


Monographie de produit - Decapeptyl
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
7 MISES EN GARDE ET PRÉCAUTIONS DÉC. 2024
TABLE DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLE DES MATIÈRES ............................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS ................................................................................................................. 4
1.1 Enfants ................................................................................................................. 4
1.2 Personnes âgées .................................................................................................. 4
2 CONTRE-INDICATIONS .................................................................................................. 4
4 POSOLOGIE ET ADMINISTRATION ................................................................................. 4
4.1 Considérations posologiques ............................................................................... 4
4.2 Dose recommandée et modification posologique ................................................ 5
4.4 Administration ..................................................................................................... 5
4.5 Dose oubliée ........................................................................................................ 6
5 SURDOSAGE .................................................................................................................. 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE............ 6
7 MISES EN GARDE ET PRÉCAUTIONS .............................................................................. 6
7.1 Populations particulières ..................................................................................... 9
7.1.1 Femmes enceintes ......................................................................................... 9
7.1.2 Allaitement .................................................................................................. 10
7.1.3 Enfants ......................................................................................................... 10
7.1.4 Personnes âgées .......................................................................................... 10
8 EFFETS INDÉSIRABLES ................................................................................................. 11
8.1 Aperçu des effets indésirables ........................................................................... 11
8.2 Effets indésirables observés dans les essais cliniques ......................................... 14
8.5 Effets indésirables observés après la mise en marché ........................................ 15
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................... 16
9.4 Interactions médicament-médicament .............................................................. 16
9.5 Interactions médicament-aliment ...................................................................... 16 9.6 Interactions médicament-plante médicinale ...................................................... 16
9.7 Interactions médicament-tests de laboratoire ................................................... 16
10 PHARMACOLOGIE CLINIQUE ....................................................................................... 16
10.1 Mode d’action .............................................................................................. 16
10.2 Pharmacodynamie ....................................................................................... 17
10.3 Pharmacocinétique ...................................................................................... 18
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT................................................................. 19
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................... 19
PARTIE II : INFORMATIONS SCIENTIFIQUES ............................................................................ 20
13 INFORMATIONS PHARMACEUTIQUES......................................................................... 20
14 ESSAIS CLINIQUES ....................................................................................................... 21
14.1 Études cliniques par indication ..................................................................... 21
15 MICROBIOLOGIE ......................................................................................................... 24
16 TOXICOLOGIE NON CLINIQUE ..................................................................................... 24
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 28
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
DECAPEPTYL (acétate de tritoréline injectable) est indiqué pour :
- la régulation négative et la prévention des élévations prématurées des taux d’hormone lutéinisante (LH) chez les femmes qui se soumettent à une hyperstimulation ovarienne contrôlée par technologies de reproduction assistée (TRA).
Au cours d’essais cliniques, DECAPEPTYL 0,1 mg/mL a été utilisé dans des cycles pendant lesquels on a utilisé de l’hormone folliculostimulante (FSH) humaine d’origine urinaire ou recombinante de même que des gonadotrophines humaines de femmes ménopausées (HMG) pour la stimulation.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
2 CONTRE-INDICATIONS
L'acétate de triptoréline injectable est contre-indiqué chez les patientes qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 « FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ».
Le DECAPEPTYL est contre-indiqué dans les cas suivants :
- Grossesse ou allaitement
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
DECAPEPTYL est conçu pour une administration par injection sous-cutanée une fois par jour dans la partie inférieure de la paroi abdominale. Après la première administration, on conseille que la patiente reste sous supervision médicale pendant 30 minutes pour s’assurer de l’absence de réaction allergique/pseudoallergique à l’injection. Le matériel nécessaire au traitement de telles réactions doit être immédiatement accessible. Les injections subséquentes peuvent être administrées par la patiente elle-même dans la mesure où elle est consciente des signes et des symptômes susceptibles d’indiquer une réaction d’hypersensibilité, tout comme des conséquences d’une telle réaction et de la nécessité d’une intervention médicale immédiate. Le site d’injection doit être varié pour prévenir l’apparition de lipoatrophie.
Le traitement avec DECAPEPTYL doit être commencé sous la supervision d’un médecin expérimenté dans le traitement de l’infertilité. On peut commencer le traitement au cours du début de la phase folliculaire (jour 2 ou 3 du cycle menstruel) ou au milieu de la phase lutéale (jours 21 à 23 du cycle menstruel ou 5 à 7 jours avant le jour prévu du début des menstruations). L’hyperstimulation ovarienne contrôlée avec des gonadotrophines doit être commencée après environ 2 à 4 semaines du traitement avec DECAPEPTYL. On doit suivre la réponse ovarienne de façon clinique (notamment par l’utilisation d’échographies des ovaires, seule ou en combinaison avec la mesure des taux d’œstradiol) et ajuster la dose de gonadotrophines selon les résultats. Lorsqu’un nombre approprié de follicules ont atteint la grosseur désirée, le traitement avec DECAPEPTYL et la gonadotrophine est arrêté et une injection unique de hCG est administrée pour induire la maturation folliculaire finale.
Si la régulation négative n’est pas confirmée après 4 semaines (déterminée par les taux d’œstradiol ou la documentation de la perte de l’endomètre par échographie), on doit envisager l’arrêt de l’administration de DECAPEPTYL. La durée totale du traitement est habituellement de 4 à 7 semaines. Lorsqu’on utilise DECAPEPTYL, on doit assurer le soutien de la phase lutéale. Ce soutien doit être donné selon les pratiques habituelles du centre de reproduction médicalement assistée.
4.2 Dose recommandée et modification posologique
La dose habituelle est d’une injection (0,1 mg) sous la peau de la partie inférieure de l’abdomen une fois par jour. On peut commencer le traitement au jour 2 ou 3 ou aux jours 21 à 23 du cycle menstruel (ou 5 à 7 jours avant le début prévu des menstruations). Après 2 à 4 semaines, d’autres hormones sont données pour stimuler la croissance folliculaire. En général, le traitement avec DECAPEPTYL se continue jusqu’à ce que les follicules aient atteint une grosseur appropriée. Cela dure habituellement 4 à 7 semaines.
La réponse ovarienne doit être suivie de façon clinique (notamment par des échographies des ovaires, seules ou de préférence en combinaison avec la mesure des taux d’œstradiol) et on doit ajuster la dose de gonadotrophines selon les résultats.
Aucune recommandation spéciale n’est faite pour la dose à donner aux sujets dont la fonction rénale ou hépatique est réduite. Une étude clinique a indiqué que le risque d’accumulation de triptoréline chez les patientes dont la fonction hépatique ou rénale est réduite de façon importante est faible.
4.4 Administration
DECAPEPTYL est conçu pour une administration par injection sous-cutanée une fois par jour. Injectez tous le contenu d’une seringue jetable préremplie de façon sous-cutanée dans la partie inférieure de l’abdomen une fois par jour.
4.5 Dose oubliée
Si la patiente omet de s’administrer une dose, on doit lui demander de prendre la dose omise le même jour et de ne pas doubler la dose.
5 SURDOSAGE
Chez les humains, le surdosage peut causer une prolongation de la durée d’action. Dans un cas de surdosage, le traitement avec DECAPEPTYL doit être arrêté (temporairement).
On n’a pas signalé d’effet indésirable à la suite d’un surdosage.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 : Formes posologiques, concentrations, composition et emballage
Chaque seringue préremplie avec 1 mL de solution pour injection contient 100 microgrammes d’acétate de triptoréline équivalent à 95,6 microgrammes de base libre de triptoréline.
Chaque boîte contient 1 mL de solution dans une seringue de verre préremplie munie d’un bouchon de piston (caoutchouc chlorobutyl), un piston (polystyrène), une aiguille intégrée et un protecteur d’aiguille rigide. Présentées en boîtes de 7.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Avant de commencer le traitement avec DECAPEPTYL, il est nécessaire d’éliminer la présence d’une grossesse (voir 7.1.1 Femmes enceintes).
Lorsque la triptoréline est administrée de façon concomitante avec des médicaments qui agissent sur la sécrétion des gonadotrophines par l’hypophyse, il est nécessaire de faire
Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/concentra | ||||
| tion/composition | ||||
| Injection sous-cutanée | Solution pour injection, 0,1 mg/mL, acétate de triptoréline | acide acétique (glacial), chlorure de sodium, eau pour injection. | ||
preuve de prudence et de superviser le statut hormonal de la patiente. Aucune recommandation spéciale n’est faite pour la dose à donner aux sujets dont la fonction rénale ou hépatique est réduite. Une étude clinique a indiqué que le risque d’une accumulation de triptoréline chez les patientes ayant une atteinte hépatique ou rénale importante est faible. Chez les patientes dont la fonction rénale ou hépatique est amoindrie, la triptoréline possède une demi-vie terminale moyenne de 7 à 8 heures comparativement à 3 à 5 heures chez les sujets en bonne santé. Malgré cette prolongation de l’exposition, on ne pense pas que la triptoréline soit présente dans la circulation au moment du transfert d’embryon.
Les TRA sont associées à une augmentation du risque de grossesses multiples, de pertes de grossesses, de grossesses ectopiques et de malformations congénitales. Ces risques s’appliquent également lors de l’utilisation de DECAPEPTYL 0,1 mg/1 mL comme traitement d’appoint lors de l’hyperstimulation ovarienne contrôlée. L’utilisation de DECAPEPTYL dans l’hyperstimulation ovarienne contrôlée peut augmenter le risque du syndrome d’hyperstimulation ovarienne (SHO) et de formation de kystes ovariens.
Le recrutement folliculaire, induit par l’utilisation des analogues de la GnRH et des gonadotrophines, peut être grandement augmenté chez une minorité de patientes prédisposées, en particulier en présence de polykystose ovarienne.
Comme pour les autres analogues de la GnRH, on a rapporté des cas de syndrome d’hyperstimulation ovarienne (SHO) avec l’utilisation de la triptoréline en combinaison avec des gonadotrophines.
La stimulation ovarienne ne doit être effectuée que sous stricte supervision médicale.
Syndrome d’hyperstimulation ovarienne (SHO)
Le SHO est un événement médical qui se distingue de l’augmentation non compliquée du volume des ovaires. Le SHO est un syndrome susceptible de se manifester par des degrés croissants de sévérité. Ses manifestations comprennent une forte augmentation du volume des ovaires, une élévation des taux sanguins de stéroïdes sexuels et une augmentation de la perméabilité vasculaire qui peut mener à une accumulation de liquide dans les cavités péritonéales, pleurales et, rarement, péricardiques.
Dans les cas graves de SHO, il est possible d’observer les symptômes suivants : douleur et distension abdominales, augmentation importante du volume des ovaires, augmentation de poids, dyspnée, oligurie et certains symptômes gastrointestinaux, notamment : nausée, vomissements et diarrhée. Une évaluation clinique est susceptible de révéler de l’hypovolémie, de l’hémoconcentration, des déséquilibres électrolytiques, de l’ascite, de l’hémopéritoine, des effusions pleurales, de l’hydrothorax, une détresse pulmonaire aiguë et des événements thromboemboliques.
Il est rare de constater qu’une réponse ovarienne excessive au traitement avec des gonadotrophines provoque un SHO à moins que de l’hCG soit administrée pour déclencher l’ovulation. Il est donc prudent, dans les cas de SHO, de ne plus administrer de l’hCG et de recommander à la patiente de ne pas avoir de relations sexuelles vaginales ou d’utiliser des méthodes de contraception mécaniques pendant au moins 4 jours. Le SHO peut évoluer rapidement (entre 24 heures et plusieurs jours) pour devenir un événement médical grave, les patientes doivent donc être suivies pendant au moins deux semaines après l’administration de l’hCG.
Le SHO peut être plus grave et plus prolongé si une grossesse se produit. La plupart du temps, le SHO se produit après que le traitement hormonal ait été arrêté et il atteint son intensité maximale environ sept à dix jours après le traitement. Le SHO se résorbe habituellement après le début des menstruations. Si un SHO grave se produit, on doit cesser le traitement avec les gonadotrophines s’il n’est pas déjà arrêté, hospitaliser la patiente et instaurer un traitement approprié pour le SHO, par ex., du repos, une perfusion intraveineuse de solutions d’électrolytes ou de colloïdes et de l’héparine.
L’incidence de ce syndrome est plus élevée chez les patientes atteintes de polykystose ovarienne. Le risque de SHO est possiblement plus élevé avec l’utilisation combinée d’agonistes de la GnRH avec des gonadotrophines qu’avec l’utilisation de gonadotrophines seules.
Cardiovasculaire
Effets sur l’intervalle QT/QTc
L’utilisation des superagonistes et des antagonistes des récepteurs de la gonadolibérine a été associée à la prolongation de l’intervalle QTc chez les patients masculins qui ont reçu ces médicaments pour un traitement à long terme du cancer de la prostate. On pense que la prolongation du segment QTc est associée à une diminution des taux plasmatiques de testostérone. Les effets de la triptoréline sur la prolongation de l’intervalle QTc n’ont pas été étudiés chez des sujets féminins. On doit faire preuve de prudence lorsqu’on administre la triptoréline à des patientes possédant des facteurs de risques pour l’apparition de torsades de pointes, notamment, mais pas exclusivement celles qui sont atteintes du syndrome congénital du QT long, de maladies cardiaques ou d’antécédents arythmiques et celles qui ont des antécédents d’hypokaliémie, d’hypocalcémie et/ou d’hypomagnésémie, de bradycardie et de désordres de l’alimentation.
Endocrinien/métabolisme
Perte de densité minérale osseuse
L’utilisation des agonistes de la GnRH cause probablement une réduction moyenne de la densité minérale osseuse de 1 % par mois pendant les six mois de la période de traitement. Chaque réduction de 10 % de la densité minérale osseuse est associée à un risque environ deux ou trois fois plus grand de fracture. Les données présentement disponibles suggèrent que la perte osseuse est récupérée après la fin du traitement chez la majorité des femmes.
Aucune donnée précise n’existe pour les patientes déjà atteintes d’ostéoporose ni chez celles qui possèdent des facteurs de risque pour l’ostéoporose (par ex., les femmes qui abusent de l’alcool de façon chronique, les fumeuses, les femmes qui sont traitées à long terme avec des médicaments qui réduisent la densité minérale osseuse, par ex., les anticonvulsivants ou les corticoïdes, les antécédents familiaux d’ostéoporose, la malnutrition, par ex., l’anorexie nerveuse). Comme une réduction de la densité osseuse est probablement néfaste pour ces patientes, le traitement avec la triptoréline doit être envisagé de façon individuelle et on ne doit instaurer celui-ci que si une évaluation approfondie démontre que les avantages probables priment sur les risques. On doit envisager les mesures supplémentaires permettant de neutraliser la perte de densité minérale osseuse.
Il arrive, rarement, que le traitement avec un agoniste de la GnRH révèle la présence d’un adénome hypophysaire gonadotrope jusqu’alors inconnu. Ces patientes peuvent se présenter avec une apoplexie hypophysaire caractérisée par l’apparition de maux de tête soudains, de vomissements, de troubles visuels et d’ophtalmoplégie.
Psychiatrique
On a signalé certaines formes de changements de l’humeur, notamment de la dépression, dans des essais cliniques. Les patientes atteintes de dépression doivent être suivies de près pendant le traitement.
Les données recueillies après la mise en marché ont montré une augmentation du risque de dépression (laquelle peut être grave) chez les patientes qui reçoivent un traitement par un agoniste de la GnRH, comme la triptoréline. Les patientes doivent être informées en conséquence et traitées comme il se doit en cas de symptômes.
Rénal/hépatique/biliaire/pancréatique
Aucune recommandation spéciale n’est faite pour les sujets dont la fonction rénale ou hépatique est diminuée. Une étude clinique a indiqué que le risque d’accumulation de triptoréline chez les sujets ayant une atteinte rénale importante est faible.
Santé reproductive : Potentiel des femmes et des hommes
Kystes ovariens
L’apparition de kystes ovariens peut se produire pendant la phase initiale du traitement avec un agoniste de la GnRH. Ils sont habituellement asymptomatiques et non fonctionnels.
Sensibilité/résistance
Une attention spéciale doit être prise pour les femmes chez qui apparaissent des signes et des symptômes d’affections allergiques actives et chez celles qui ont des antécédents connus de prédisposition allergique. Le traitement avec DECAPEPTYL n’est pas recommandé pour les femmes qui sont atteintes d’affections allergiques importantes.
7.1 Populations particulières
7.1.1 Femmes enceintes
L’utilisation de DECAPEPTYL n’est pas indiquée pendant la grossesse. On doit éliminer la présence d’une grossesse avant d’initier un traitement de fécondation. Il est nécessaire d’utiliser des méthodes non hormonales de contraception pendant le traitement jusqu’à l’apparition des menstruations. Si une patiente devient enceinte pendant qu’elle reçoit de la triptoréline, le traitement doit être arrêté.
Lorsqu’on utilise la triptoréline pour un traitement de fécondation, aucune donnée clinique ne suggère une relation de cause à effet entre l’utilisation de la triptoréline et les anomalies subséquentes du développement de l’ovocyte ou du résultat de la grossesse.
Des données très fragmentaires sur l’utilisation de la triptoréline pendant la grossesse n’indiquent pas qu’il y ait une augmentation du risque de malformations congénitales. En se basant sur les effets pharmacologiques, il est impossible d’exclure la possibilité d’effets néfastes sur la grossesse et les enfants.
Des rates enceintes ont été traitées par administration sous-cutanée de triptoréline à des niveaux de dose de 0,4, 2 ou 10 μg/kg/jour pendant la période d’organogenèse. On n’a observé aucun signe de toxicité maternelle ou de tératogénicité. On a toutefois constaté une augmentation substantielle du nombre de corps lutéaux dans tous les groupes traités. Le traitement avec 2 μg/kg a causé une légère augmentation du poids placentaire moyen tandis que le traitement avec 10 μg/kg a causé une forte augmentation du poids placentaire.
Des lapines enceintes ont été traitées par administration sous-cutanée de triptoréline à des niveaux de dose de 0,5, 5 et 50 μg/kg/jour pendant la période d’organogenèse. Des pertes embryonnaires ont été observées avant l’implantation chez les lapines traitées avec la plus forte dose. Lorsqu’on a comparé le groupe recevant 50,0 µg/kg/jour au groupe témoin, on a observé dans ce groupe de traitement une plus forte incidence de résorptions et d’avortements. La survie fœtale, la croissance et le développement morphologique n’ont pas été affectés à des niveaux de dose allant jusqu’à 50,0 µg/kg/jour.
On a administré à des guenons Cynomolgus enceintes une (1) injection intramusculaire de 1 500 μg de triptoréline par animal (environ 375 μg/kg) sous forme de préparation à libération lente à chacun des jours 10 et 40 après le coït. Le traitement n’a pas affecté la parturition et n’a eu aucun effet maternel ou embryotoxique.
7.1.2 Allaitement
L’utilisation de DECAPEPTYL n’est pas indiquée pendant l’allaitement.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les événements indésirables signalés fréquemment (≥ 2 %) pendant le traitement avec DECAPEPTYL au cours d’essais cliniques, avant ou pendant la co-administration avec des gonadotrophines, sont énumérés au tableau suivant. Les événements indésirables les plus fréquents ont été les maux de tête (27 %), les saignements vaginaux/spotting (24 %), les douleurs abdominales (15 %), l’inflammation au site d’injection (12 %) et la nausée (10 %).
Des bouffées vasomotrices d’intensité légère à importante et de l’hyperhidrose peuvent se produire; ces réactions ne nécessitent habituellement pas l’arrêt du traitement.
Au début du traitement avec DECAPEPTYL, la combinaison avec des gonadotrophines peut provoquer l’apparition du syndrome d’hyperstimulation ovarienne. Il est alors possible d’observer une augmentation du volume des ovaires, de la dyspnée et de la douleur pelvienne et/ou abdominale (voir Mises en garde et précautions). Des hémorragies génitales, notamment de la ménorragie et de la métrorragie peuvent se produire au début du traitement avec DECAPEPTYL.
L’apparition de kystes ovariens a été signalée fréquemment (1 %) pendant la phase initiale du traitement avec DECAPEPTYL.
Pendant le traitement avec la triptoréline, certains effets indésirables conformes au modèle des événements hypo-œstrogéniques associés au blocage de l’axe hypophysaire-ovarien se sont produits comme des troubles du sommeil, des maux de tête, des modifications de l’humeur, de la sécheresse vulvo-vaginale, de la dyspareunie et une réduction de la libido.
De la douleur mammaire, des spasmes musculaires, de l’arthralgie, une augmentation de poids, de la nausée, des douleurs abdominales, de l’inconfort abdominal, de l’asthénie et des épisodes de vision brouillée et de troubles de la vision peuvent se produire au cours du traitement avec DECAPEPTYL.
Des cas de réactions allergiques, localisées ou généralisées, ont été signalés après une injection de DECAPEPTYL.
Tableau 2 : Résumé des effets indésirables
| Selon la fréquence des effets indésirables rapportés dans les essais cliniques sur le DECAPEPTYL chez | |||||||||||||||
| les femmes pour la régulation négative et la prévention des élévations prématurées des taux de LH | |||||||||||||||
| (N = 2 095) | |||||||||||||||
| Classe par système et organe du MedDRA | Très fréquents (≥ 1/10) | Fréquents | Peu fréquents | Rares (> 1/10 000 à < 1/1 000) | Fréquence inconnue* | ||||||||||
| (> 1/100 à | (> 1/1 000 à | ||||||||||||||
| < 1/10) | < 1/100) | ||||||||||||||
| Infections et infestations | Infection des voies respiratoires supérieures, pharyngite | ||||||||||||||
Troubles du système immunitaire | Hypersensibilité | ||||||||||||||
Troubles psychiatriques | Altération de l’humeur**, dépression** | Peur | Trouble du sommeil, diminution de la libido | ||||||||||||
Troubles du système nerveux | Céphalée | Étourdissements | |||||||||||||
| Troubles oculaires | Déficience visuelle, vision floue | ||||||||||||||
| Troubles vasculaires | Bouffées vasomotrices | ||||||||||||||
Troubles respiratoires, thoraciques et médiastinaux | Dyspnée | ||||||||||||||
| Troubles gastro-intestinaux | Douleur abdominale, nausées | Distension abdominale, vomissements | Inconfort abdominal | ||||||||||||
| Troubles de la peau et du tissu sous-cutané | Hyperhidrose, éruption cutanée | Prurit | Œdème de Quincke, urticaire | ||||||||||||
Troubles musculo- squelettiques et | Dorsalgie | Spasmes musculaires, arthralgie | |||||||||||||
* La fréquence de ces événements indésirables ne peut pas être estimée à partir des données disponibles.
** Cette fréquence est basée sur les fréquences d'effets de classe communes à tous les agonistes de la GnRH.
*** Des kystes ovariens peuvent survenir pendant la phase initiale du traitement par un agoniste de la GnRH. Ils sont habituellement asymptomatiques et non fonctionnels.
1 Le terme de haut niveau (HLT) relatif aux réactions au site d'injection comprend plusieurs termes relatifs aux réactions au site d'injection qui ont été signalés après la mise sur le marché de l'acétate de triptoréline.
| Selon la fréquence des effets indésirables rapportés dans les essais cliniques sur le DECAPEPTYL chez | |||||||||||||||
| les femmes pour la régulation négative et la prévention des élévations prématurées des taux de LH | |||||||||||||||
| (N = 2 095) | |||||||||||||||
| Classe par système et organe du MedDRA | Très fréquents (≥ 1/10) | Fréquents | Peu fréquents | Rares (> 1/10 000 à < 1/1 000) | Fréquence inconnue* | ||||||||||
| (> 1/100 à | (> 1/1 000 à | ||||||||||||||
| < 1/10) | < 1/100) | ||||||||||||||
| du tissu conjonctif | |||||||||||||||
Troubles de la grossesse, de la puerpéralité et troubles périnataux | Avortement | ||||||||||||||
| Troubles de l’appareil génital et du sein | Hémorragie vaginale | Kyste ovarien***, douleur pelvienne, syndrome d’hyperstimulatio n ovarienne, dysménorrhée | Douleur aux seins | Hypertrophie ovarienne, ménorragie, métrorragie, sécheresse vulvovaginale, dyspareunie | |||||||||||
Troubles généraux et anomalies au site d’administratio n | Inflammatio n au point d’injection | Érythème au point d’injection, douleur au point d’injection, réactions au point d’injection (HLT)1, fatigue, symptômes pseudogrippaux | Asthénie | ||||||||||||
| Enquêtes | Gain de poids | ||||||||||||||
8.2 Effets indésirables observés dans les essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer les taux d’événements indésirables liés aux médicaments lors d’une utilisation réelle.
Tableau 3 : EI découlant du traitement signalés par au moins 1 % des patientes recevant un traitement de FIV/IICS et qui ont reçu DECAPEPTYL au cours des études MFK/IVF/0399E et FE999906 CS003
| Terme MedDRA choisi | MFK/IVF/0399E | FE999906 CS003 | |||||||||||||
| n (%) | n (%) | ||||||||||||||
Apparition pendant la régulation négative N = 133 | Apparition pendant la stimulation N = 113 | Apparition | Apparition pendant la stimulation N = 731 | ||||||||||||
| pendant la | |||||||||||||||
| régulation | |||||||||||||||
| négative | |||||||||||||||
| N = 781 | |||||||||||||||
| Céphalée | 30 (27 %) | 31 (27 %) | 29 (4 %) | 36 (5 %) | |||||||||||
| Étourdissements | 5 (4 %) | 6 (5 %) | |||||||||||||
| Dysménorrhée | 7 (6 %) | 2 (2 %) | 20 (3 %) | ||||||||||||
| Hémorragie vaginale | 2 (2 %) | 176 (24 %) | |||||||||||||
| Douleur pelvienne | 43 (6 %) | ||||||||||||||
| Leucorrhée | 2 (2 %) | ||||||||||||||
Troubles au site d’application Tous les événements Inflammation au site d’inj. Douleur au site d’inj. Ecchymose au site d’inj. Réaction au site d’inj. | 16 (14 %) 13 (12 %) 5 (4 %) -- 2 (2 %) | 20 (18 %) 11 (10 %) 8 (7 %) 3 (3 %) 3 (3 %) | |||||||||||||
| Douleur abdominale | 10 (9 %) | 17 (15 %) | |||||||||||||
| Distension abdominale | 18 (2 %) | ||||||||||||||
| Nausées | 6 (5 %) | 11 (10 %) | 20 (3 %) | ||||||||||||
| Vomissements | 3 (3 %) | ||||||||||||||
| Diarrhée | 2 (2 %) | ||||||||||||||
| Kyste ovarien | 10 (1 %) | 8 (1 %) | |||||||||||||
| Terme MedDRA choisi | MFK/IVF/0399E | FE999906 CS003 | |||||||||||||
| n (%) | n (%) | ||||||||||||||
Apparition pendant la régulation négative N = 133 | Apparition pendant la stimulation N = 113 | Apparition | Apparition pendant la stimulation N = 731 | ||||||||||||
| pendant la | |||||||||||||||
| régulation | |||||||||||||||
| négative | |||||||||||||||
| N = 781 | |||||||||||||||
| Avortement spontané | 48 (7 %) | ||||||||||||||
| Rétention fœtale | 15 (2 %) | ||||||||||||||
| SHO | 23 (3 %) | ||||||||||||||
| Douleur aux annexes utérines | 12 (2 %) | ||||||||||||||
| Infection des voies respiratoires supérieures | 4 (4 %) | 4 (4 %) | |||||||||||||
| Dyspnée | 2 (2 %) | ||||||||||||||
| Symptômes apparentés à ceux de la grippe | 3 (3 %) | ||||||||||||||
| Pharyngite | 3 (3 %) | ||||||||||||||
| Rhinite | 2 (2 %) | ||||||||||||||
| Fatigue | 3 (3 %) | 4 (4 %) | |||||||||||||
| Bouffées vasomotrices | 2 (2 %) | ||||||||||||||
| Malaise | 2 (2 %) | ||||||||||||||
| Dorsalgie | 3 (3 %) | 3 (3 %) | |||||||||||||
| Rougeurs du visage | 4 (4 %) | ||||||||||||||
| Douleurs avant l’intervention | 26 (4 %) | ||||||||||||||
| Douleur postopératoire | 3 (3 %) | ||||||||||||||
8.5 Effets indésirables observés après la mise en marché
Depuis le 1er janvier 1990, un total de 35 événements indésirables ont été signalés au sujet de l’utilisation de DECAPEPTYL. Trente-deux cas ont été signalés chez les femmes en âge de procréer et dans les trois autres cas, les renseignements sur l’âge ou le sexe n’étaient pas disponibles. Six événements indésirables graves ont été signalés : deux signalements de réactions d’hypersensibilité et quatre cas de SHO.
On a également signalé deux cas de nécrose au site d’injection, deux cas de douleur au site d’injection (l’un d’entre eux était associé à de l’hémorragie au site d’injection) et un cas de chacune des réactions suivantes : diarrhée, réaction au site d’injection, ecchymose au site d’injection, collapsus circulatoire et manque d’efficacité.
On a signalé un total de 35 cas d’exposition à DECAPEPTYL pendant la grossesse. Six signalements de cas ont visé la préparation à administration quotidienne de triptoréline et 29 visaient les préparations dépôt. Le résultat des 35 cas de grossesses survenues avec les préparations de triptoréline sont les suivants : huit avortements (7 spontanés et un thérapeutique), quatre cas de malformations congénitales (syndrome de Down, fente palatine, hypospadias et anomalies multiples) trois cas de grossesses ectopiques et un cas chacun de : vomissements de la grossesse, porphyrie non aiguë et prééclampsie. Un total de 21 grossesses étaient non voulues. Un total de 18 nourrissons en bonne santé ont vu le jour (dont une paire de jumeaux).
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
Les interactions entre DECAPEPTYL et les autres médicaments n’ont pas été l’objet de recherches pour cette indication. On ne peut exclure la possibilité d’interactions avec certains produits médicamenteux d’usage fréquent, notamment les produits qui agissent sur la libération de l’histamine.
Lorsque la triptoréline est administrée de façon concomitante avec des médicaments qui agissent sur la sécrétion des gonadotrophines par l’hypophyse, il est nécessaire de faire preuve de prudence et on recommande de superviser le statut hormonal de la patiente.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La triptoréline est un analogue décapeptidique synthétique de la gonadolibérine (GnRH) naturelle. La GnRH est un décapeptide synthétisé dans l’hypothalamus et elle régule la biosynthèse et la libération des gonadotrophines LH (hormone lutéinisante) et FSH (hormone folliculostimulante) par l’hypophyse. La triptoréline stimule davantage la sécrétion de LH et de FSH par l’hypophyse qu’une dose comparable de gonadoréline et elle possède une durée d’action plus longue. L’augmentation des taux de LH et de FSH mènera initialement à une augmentation des concentrations sériques de testostérone chez les hommes et d’œstrogène chez les femmes. L’administration chronique d’un agoniste de la GnRH provoque une inhibition de la sécrétion de la LH et de la FSH par l’hypophyse. Cette inhibition mène à une réduction de la stéroïdogenèse et ainsi à une baisse des concentrations sériques d’œstradiol chez la femme et de testostérone chez l’homme à des niveaux correspondant à la période de postménopause chez la femme ou à des niveaux correspondants à la castration chez l’homme, c’est-à-dire à un état hypogonadique hypogonadotrophique. Les taux plasmatiques de SDHEA (sulfate de dihydroépiandrostènedione) ne sont pas influencés. Du point de vue thérapeutique, cela mène à une réduction de la croissance des tumeurs de la prostate sensibles à l’effet de la testostérone chez les hommes et à une réduction des dimensions des foyers d’endométriose et de la taille des myomes utérins sensibles aux œstrogènes chez les femmes. La technique de reproduction assistée de FIV nécessite une suppression des concentrations plasmatiques de l’hormone lutéinisante. Cette suppression soutient le protocole de traitement et peut empêcher une annulation du traitement de FIV provoquée par une élévation prématurée des taux d’hormone lutéinisante.
La triptoréline est un analogue de la GnRH possédant de plus grandes affinités pour les récepteurs que la GnRH, de même qu’une demi-vie plasmatique plus grande que cette hormone. Le traitement avec la triptoréline abaisse les concentrations plasmatiques de l’hormone lutéinisante de façon réversible.
10.2 Pharmacodynamie
L’administration continue de triptoréline entraîne un effet biphasique au niveau de l’hypophyse. Après une augmentation initiale soudaine et importante des taux de LH et de FSH (poussées), les taux de LH et de FSH sont réduits à la suite d’une désensibilisation des récepteurs hypophysaires de la GnRH et ainsi une réduction marquée de la production gonadique se produit. La durée d’action exacte de DECAPEPTYL n’a pas été établie, mais la suppression hypophysaire est maintenue pendant au moins 6 jours après l’arrêt de l’administration du médicament. Après l’arrêt de la prise de DECAPEPTYL, on doit s’attendre à une baisse supplémentaire des taux de LH dans la circulation et les taux de LH reviennent à leur valeur initiale après environ 2 semaines.
La régulation négative de l’hypophyse induite par DECAPEPTYL peut prévenir la poussée de LH et ainsi l’ovulation prématurée et/ou la lutéinisation folliculaire. L’utilisation de la régulation négative par un agoniste de la GnRH réduit le nombre d’annulations de cycles et améliore le taux de grossesses dans les cycles de TRA.
Les effets superagonistiques de la triptoréline sur le récepteur de l’hormone de libération de la lutéinostimuline dans l’hypophyse antérieure ont été démontrés dans des études in vitro et in vivo. Les études in vitro ont démontré que la triptoréline déplace la GnRH de ses récepteurs et le traitement in vivo avec la triptoréline a permis d’obtenir une réduction des concentrations plasmatiques de l’hormone lutéinisante et de l’hormone folliculostimulante chez le rat, le chien et le babouin. Lorsque le traitement avec la triptoréline est arrêté, les taux hormonaux sanguins sont revenus à la normale.
10.3 Pharmacocinétique
Les données pharmacocinétiques suggèrent qu’après l’administration sous-cutanée de DECAPEPTYL, la biodisponibilité systémique de la triptoréline approxime 100 %. La demi-vie d’élimination de la triptoréline est d’environ 3 à 5 heures, la triptoréline est donc éliminée en moins de 24 heures et elle ne sera donc pas présente dans la circulation au moment du transfert d’embryon. Le métabolisme en de plus petits peptides et en acides aminés se produit principalement dans le foie et les reins. La triptoréline est surtout excrétée dans l’urine.
Les études cliniques ont indiqué que le risque d’accumulation de la triptoréline chez les patientes dont la fonction hépatique ou rénale est réduite de façon importante est faible (c’est-à-dire une demi-vie d’environ 8 heures pour ces patientes).
On n’a pas constaté de différences entre les propriétés pharmacocinétiques de la triptoréline chez le rat, le chien et chez l’homme. Après une administration sous-cutanée, la concentration plasmatique maximale de triptoréline a été atteinte en quelques heures et, comme la demi-vie de la triptoréline est courte, il n’y a pas eu d’accumulation de triptoréline après une administration quotidienne. Chez l’homme, la demi-vie a correspondu à celle des animaux (3 à 5 heures comparativement à 2 heures pour les chiens et < 6 heures chez les rats). Les résultats des études menées sur les chiens indiquent que la biodisponibilité sous-cutanée est d’environ 100 %.
Lorsqu’on administre la triptoréline par voie sous-cutanée, les valeurs ajustées à la dose de Cmax et de l’aire sous la courbe de concentration (AUC) sont comparables entre les chiens et les humains.
L’administration intramusculaire mensuelle de microparticules contenant de la triptoréline a donné lieu à une poussée initiale de la concentration plasmatique de triptoréline qui a été suivie d’une réduction de sa concentration plasmatique pendant les 30 jours suivants. La triptoréline était présente chez le rat et le chien 30 jours après le traitement; ceci indique que les animaux ont été continuellement exposés pendant cette période de temps. Les données provenant d’études sur la toxicocinétique menées sur des chiens et d’une étude clinique menée sur des sujets humains ont établi que la biodisponibilité de la triptoréline était environ 40 % lorsqu’elle était administrée par voie intramusculaire sous forme de dépôt.
Absorption
La triptoréline n’est pas active lorsqu’elle est administrée par voie orale. Après une dose unique de 0,25 mg de DECAPEPTYL par voie sous-cutanée à des sujets masculins en bonne santé, la concentration plasmatique moyenne maximale de triptoréline a été de 5,68 ng/mL. Les concentrations plasmatiques maximales ont été atteintes environ 45 minutes après l’administration sous-cutanée. La demi-vie d’élimination moyenne terminale a été de 3,3 heures et la clairance totale a été de 9,24 L/heure; ces paramètres ont été très semblables à ceux qui ont été établis après une administration intraveineuse.
Distribution et métabolisme
La distribution et le métabolisme après l’administration de DECAPEPTYL n’ont pas été étudiés chez l’humain. On sait qu’après leur injection, les agonistes de la GnRH s’accumulent progressivement dans l’hypophyse antérieure et dans les principaux organes d’inactivation, le foie et les reins. Dans l’hypophyse, les agonistes de la GnRH sont inactivés par un clivage du N-terminal par des peptidases. Dans le foie et les reins, les agonistes de la GnRH sont dégradés en métabolites biologiquement inactifs au C-terminal.
Après une perfusion intraveineuse de 0,1 mg de DECAPEPTYL, la disparition plasmatique de la triptoréline présente deux composantes : une composante initiale rapide d’environ 19 minutes et une seconde composante plus lente d’environ 50 minutes. La fixation aux protéines n’a pas été étudiée.
Élimination
La triptoréline, comme tous les autres agonistes de la GnRH, est surtout excrétée dans l’urine. De l’information sur l’élimination de la triptoréline est disponible pour les sujets féminins. On a administré 0,5 mg de DECAPEPTYL sous forme de bolus intraveineux à 19 sujets féminins. La demi-vie moyenne pour l’élimination terminale a été de 5,1 heures (intervalle : 2,5 – 13,81 heures). L’élimination de la triptoréline dans l’urine a été étudiée chez huit des sujets féminins. La clairance rénale pendant une période de 24 heures a été de 25,3 mL/min en moyenne (intervalle : 5,3 – 45,4 mL/min). Le pourcentage moyen de la dose récupérée dans l’urine pendant la période de 24 heures a été de 16,7 % (intervalle : 3,4 – 34,6 %). Cela indique qu’environ 17 % de la dose est éliminée inchangée dans l’urine dans une période de 24 heures. Ce chiffre est semblable à ce qui a été rapporté pour d’autres agonistes de la GnRH.
Populations et états pathologiques particuliers
- Grossesse et allaitement : L’utilisation de DECAPEPTYL n’est pas indiquée pendant la grossesse ou la lactation.
- Insuffisance hépatique ou rénale : Aucune recommandation spéciale n’est faite pour les sujets dont la fonction hépatique ou rénale est réduite. Une étude clinique a indiqué que le risque d’accumulation de triptoréline chez les patientes dont la fonction hépatique ou rénale est réduite de façon importante est faible.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver au réfrigérateur (entre 2 et 8 °C). Ne pas congeler. Conserver dans l’emballage original, à l’abri de la lumière. Aucune exigence particulière pour l’élimination.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune exigence particulière pour l’élimination.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Acétate de triptoréline
Nom chimique : sel d’acétate de 5-Oxo-L-propyl-L-histidyl-Ltryptophyl-L-séryl-L-tyrosyl-D-tryptophyl-L-leucyl-L-arginyl-L-prolylglycinamide
Formule moléculaire et masse moléculaire : C64H82N18O13 (net), C644H 82N18O13 C2H4O2 (acétate de triptoréline), 1311,5 (net) + 60,1 (acétate) = 1371,6 (acétate de triptoréline)
Formule de structure :
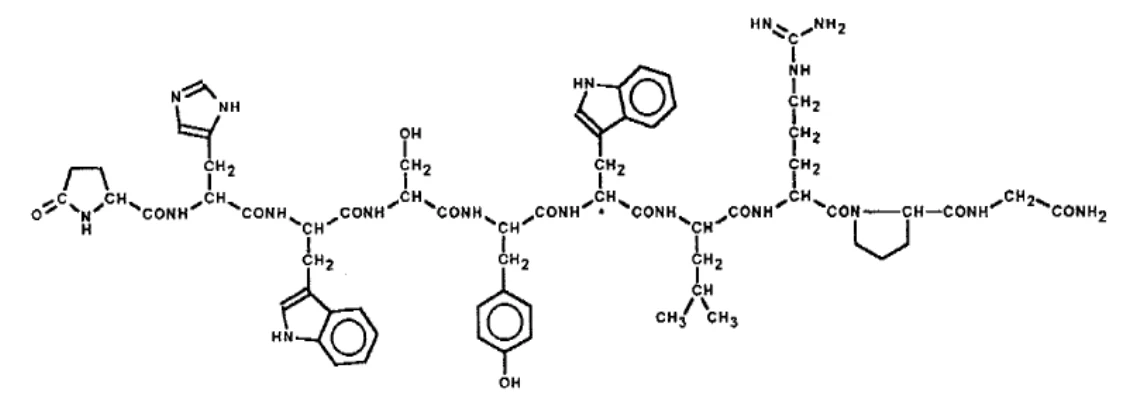
Propriétés physicochimiques : Librement soluble dans l’acide acétique; soluble dans l’eau, 0.1 M, l’acide chlorhydrique, 0,1 M, l’hydroxyde de sodium, le DMF; pratiquement insoluble dans l’acétone et le chloroforme
14 ESSAIS CLINIQUES
14.1 Études cliniques par indication
Régulation négative et prévention des élévations prématurées des taux de LH par TRA
| Tableau 4 : Résumé des données démographiques des patientes dans les études cliniques sur les | ||||||||||||
| TRA | ||||||||||||
No d’étude | Plan de l’étude | Posologie, voie | Nombre de | Âge moyen (tranche) | d | Critère | ||||||
| d’administration | sujets | ’évaluation | ||||||||||
| et durée | (n = nombre) | principal | ||||||||||
| MFK/IVF /0399E (TRA) | Répartition aléatoire (hMG-HP vs FSH), étude ouverte Stimulation avec hMG-HP ou rFSH, puis ajustements individuels Dose fixe de 225 UI de ménotrophine HP pendant 5 jours. Ajustements par le chercheur jusqu’à l’obtention des critères ou le retrait de la patiente secondaire à une mauvaise réponse; maximum de 20 jours. | Decapeptyl 0,1 mg sous-cutané Decapeptyl Dépôt 3,75 mg (injection unique) Autres agonistes de la GnRH | Agoniste de la GnRH : 781, HOC : 727 Decapeptyl 0,1 mg sous-cutané : 117 ont commencé la régulation négative, 113 ont commencé la régulation négative avec Decapeptyl 0,1 mg et ont subi une HOC | 18 à 38 ans | Taux de grossesses en cours | |||||||
| FE99990 6 CS003 (TRA) | Répartition aléatoire (hMG-HP versus rFSH) étude ouverte, évaluateur sous insu Stimulation avec hMG-HP ou rFSH (225 IU pendant les 5 premiers jours, puis ajustements individuels) | Decapeptyl 0,1 mg sous-cutané | Decapeptyl 0,1 mg sous-cutané : 781 répartis aléatoirement à hMG-HP ou rFSH pour HOC : 731 | 21 à 37 ans | Taux de grossesses en cours | |||||||
Les études MFK/IVF/0399E et FE999906 CS003 ont été des études multicentriques randomisées à grande échelle comparant l’utilisation de MENOPUR et du FSH recombinant chez des patientes de 18 à 38 ans qui se sont soumises à une hyperstimulation ovarienne contrôlée pour des traitements de FIV/IICS après un protocole d’utilisation prolongée d’un agoniste de la GnRH commencé au milieu de la phase lutéale. Dans l’étude MFK/IVF/0399, plusieurs agonistes de la GnRH ont été utilisés pour la régulation négative. Un total de 781 patientes ont commencé le traitement de régulation négative, de ce nombre, 117 ont reçu la dose de 0,1 mg de DECAPEPTYL. On a établi qu’une régulation négative adéquate était présente lorsque les taux d’œstradiol sériques étaient < 200 pmol/l (56 pg/mL) et qu’aucun kyste ovarien ne s’était développé.
L’étude FE999906 CS003 a été menée auprès de patientes de 21 à 37 ans chez qui on avait diagnostiqué une infertilité inexpliquée ou d’origine tubaire, comprenant des cas d’endométriose de stade III/IV et la présence de légers facteurs masculins avec admissibilité pour une FIV. Dans cette étude, 781 patientes ont commencé une régulation négative et toutes ont reçu 0,1 mg de DECAPEPTYL par voie sous-cutanée tous les jours. La confirmation de la régulation négative avant la randomisation qui déterminait si la patiente recevrait des ménotrophines ou du FSH recombinant a été définie comme des saignements menstruels et une échographie démontrant la perte d’un endomètre d’une épaisseur de < 5 mm et l’absence de kyste ovarien ou un taux de E2 sérique de 50 pg/mL en l’absence de kyste ovarien.
Un total de 898 patientes ont été exposées à des doses sous-cutanées quotidiennes de 0,1 mg de DECAPEPTYL dans ces deux études. Le critère d’évaluation principal dans les deux études MFK/IVF/0399E et FE999906 CS003 était le taux de grossesses en cours (défini comme la présence d’au moins un fœtus viable aux semaines 10-11 après le transfert d’embryon) après un cycle. Dans l’étude FE999906 CS003, on a appliqué une approche stricte pour le protocole et le traitement pour minimiser les sources de variation de l’étude, comprenant une harmonisation des traitements de fertilité concomitants, la spécification préalable de l’objectif de stimulation et une homogénéisation des autres interventions des périodes pré- et post-randomisation.
Tableau 5 : Résultats de l’étude FE999906 CS003 sur les TRA (taux de grossesses en cours)
| Taux de grossesses en cours selon la durée du traitement sous-cutané avec 0,1 mg de DECAPEPTYL | |||||
| avant le début de la stimulation ovarienne (FE999906 CS003) | |||||
| Durée de l’utilisation de 0,1 mg de DECAPEPTYL seul | |||||
| < 14 jours | 14 à 20 jours | ≥ 21 jours | |||
| Taux de grossesses en cours | 56/270 (21 %) | 100/385 (26 %) | 23/76 (30 %) | ||
Pour l’étude FE999906 CS003, on a effectué une évaluation posthoc des résultats du traitement en fonction de la durée de la régulation négative. Les taux de grossesse selon la durée du traitement avec 0,1 mg de DECAPTEPTYL avant la stimulation ovarienne sont inscrits au tableau 5 :
Dans l’étude FE999906 CS003, le taux de grossesses en cours a augmenté avec la durée de traitement avec 0,1 mg de DECAPEPTYL avant l’administration des gonadotrophines Les taux de grossesses en cours ont été de 21 %, 26 % et 30 % chez les patientes qui avaient pris DECAPEPTYL seul pendant < 14 jours, 14 à 20 jours et ≥ 21 jours respectivement. Les données suggèrent que le taux de grossesses en cours est influencé positivement par la longueur de la régulation négative de l’hypophyse.
Tableau 6 : Résultats de l’étude MFK/IVF/0399E sur les TRA (taux de grossesses en cours)
| Taux de grossesses en cours selon les différents agonistes de la GnRH (MFK/IVF/0399E) | ||||
| DECAPEPTYL 0,1 mg | Tous les autres agonistes de la GnRH1 | |||
| Taux de grossesses en cours | 24 % (27/113) | 22 % (133/614) | ||
| 1 DECAPEPTYL Dépôt 3,75 mg, buséréline, leuprolide, goséréline, nafaréline | ||||
Il est possible de comparer les différents types d’agonistes de la GnRH en étudiant les résultats de l’étude MFK/IVF00399E. Les données comparatives relatives aux taux de grossesse en cours sont indiquées au tableau 6.
Parmi les 113 patientes qui ont subi une régulation négative avec 0,1 mg de DECAPEPTYL, le taux de grossesses en cours a été de 24 % (27/113). Bien que cette étude n’a pas été conçue pour étudier cette question, les résultats suggèrent que le taux de grossesses en cours associé à l’administration sous-cutanée quotidienne de 0,1 mg de DECAPEPTYL ne diffère pas de celui qui est observé avec les autres agonistes de la GnRH.
Tableau 7 : Résultats de l’étude MFK/IVF/0399E sur les TRA (taux de grossesses en cours)
| Taux de grossesses en cours selon les différents agonistes de la GnRH (MFK/IVF/0399E) | |||||
DECAPEPTYL 0,1 mg | Decapeptyl Dépôt 3,75 mg | Autres agonistes de la GnRH1 | |||
| Taux de grossesses en cours | 24 % (27/113) | 21 % (96/466) | 25 % (37/148) | ||
| 1 buséréline, leuprolide, goséréline, nafaréline | |||||
Le taux de grossesse en cours a été de 21 % pour les patientes subissant une régulation négative avec DECAPEPTYL Dépôt 3,75 mg et de 25 % pour celles qui avaient utilisé d’autres agonistes de la GnRH (à administration quotidienne ou sous forme de dépôt). Les données ont démontré que 0,1 mg de DECAPEPTYL est au moins aussi efficace que les autres formes de GnRH disponibles.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit.
16 TOXICOLOGIE NON CLINIQUE
Études de toxicité sur des doses uniques
La toxicité intrapéritonéale de l’administration de doses uniques a été étudiée en utilisant des doses pouvant aller jusqu’à 200 000 μg de triptoréline/kg de poids corporel chez des souris et des rats. La concentration de triptoréline à laquelle on n’a pu observer aucun effet indésirable (DSENO) a été de 100 000 à 160 000 μg/kg de poids corporel pour les souris et de 10 000 μg/kg de poids corporel chez les rats. Les doses létales les plus faibles ont été de 200 000 μg/kg de poids corporel chez les souris mâles (non établies chez les femelles) et de 100 000 μg/kg de poids corporel pour les rats. La dose thérapeutique maximale pour les humains de 100 μg/jour correspond à un niveau de dose approximatif de 1,4 μg/kg de poids corporel pour une personne de 70 kg. Cela correspond à 7 000 fois la DSENO des rats et 70 000 fois la DSENO des souris. On peut donc considérer que la triptoréline possède une très faible toxicité aiguë en relation à sa dose thérapeutique.
| Tableau 8 : Études de toxicité portant sur des doses uniques | |||||
| Espèce | Voie d’administration | Dose sans effet nocif observable | Plus faible dose létale | ||
| Souris | i.p. | Mâles : 160 000 μg/kg Femelles : 100 000 μg/kg | Mâles : 200 000 μg/kg Femelles : Non établi | ||
| Rats | i.p. | Mâles : 10 000 μg/kg Femelles : 10 000 μg/kg | Mâles : 100 000 μg/kg Femelles : 100 000 μg/kg | ||
Études de toxicité portant sur des doses répétées
On a mené des études de toxicité portant sur des doses répétées sur des rats, des chiens et des singes. Au cours d’une étude de 45 jours menée sur des rats et portant sur une administration intramusculaire, la dose sans effet nocif observable (DSENO) a été de 609 μg/kg de poids corporel par jour. Au cours de l’étude de 26 semaines, la DSENO pour les rats et les singes traités de façon sous-cutanée a été de 200 μg/kg de poids corporel par jour et de 20 μg/kg de poids corporel par jour pour les chiens traités de façon intramusculaire.
| Tableau 9 : Études de toxicité portant sur des doses répétées | ||||
| Espèce | Voie d’administration, durée de l’étude | DSENO (μg/kg de poids corporel/jour) | ||
| Rats | intramusculaire, 45 jours | 609 | ||
| Rats | sous-cutané, 26 semaines | 200 | ||
| Chiens | intramusculaire, 26 semaines | 20 | ||
| Singes | sous-cutané, 26 semaines | 200 | ||
Chez l’humain, une dose thérapeutique maximale de 100 μg/jour approxime une dose de 1,4 μg/kg de poids corporel par jour, ce qui est 143 fois plus faible que la DSENO des rats et des singes (200 μg/kg de poids corporel par jour). Chez les chiens, le rapport entre la DSENO et la dose thérapeutique chez l’humain est de 14. Les femmes qui reçoivent un traitement de triptoréline pour une FIV seront probablement exposées pendant 28 jours. Au cours de l’étude de 26 semaines menée sur les chiens, les animaux qui ont reçu la forte dose ont reçu un total de 3 640 μg/kg, ce qui est 90 fois plus que le dosage total prévu pour les humains.
Cancérogénicité : Chez les rats, un traitement intramusculaire mensuel avec des microparticules contenant de la triptoréline à des niveaux de doses allant jusqu’à 6 000 μg/kg de poids corporel par mois (214 µg/kg/poids corporel) n’a pas eu d’effet carcinogène. Dans l’étude menée sur des rats, des dosages de 120, 600 et 3,000 μg/kg de poids corporel/mois (107 µg/kg/de poids corporel) de triptoréline ont provoqué une mortalité reliée au dosage chez les rats et l’apparition de lésions prolifératives reliée au dosage (adénomes) dans l’hypophyse seulement.
Aucun signe de mutagénicité ou de clastogénicité n’a été signalé dans les tests de génotoxicité; on considère que la triptoréline n’est probablement pas un carcinogène chez les humains.
Génotoxicité : Trois études de génotoxicité in vitro ont été effectuées : un test de mutagénicité avec la bactérie Salmonella typhimurium, un test avec des cellules du lymphome de souris L5178Y et un test avec des cellules ovariennes de hamster chinois. Un test du micronoyau a été effectué in vivo chez les souris. On n’a constaté aucun potentiel mutagène ou clastogène de la triptoréline à des concentrations allant jusqu’à 5 000 μg/plaque ou 5 000 μg/mL dans les études in vitro et 160 000 μg/kg de poids corporel dans l’étude in vivo.
Toxicologie pour la reproduction : On a mené des études de toxicité reproductive sur des rats, des lapins et des singes. Le traitement a perturbé les cycles femelles, mais après la récupération, on n’a pas constaté de modification de la fertilité associée au traitement. On n’a observé aucun effet embryotoxique ou tératogène.
Des rates non enceintes ont été traitées de façon quotidienne pendant 60 jours par administration d’injections sous-cutanées de triptoréline à des niveaux de dose allant jusqu’à 200 µg/kg/jour. Après l’arrêt du traitement, on a constaté un retard de la reprise des cycles femelles; ce retard était associé au traitement, mais, après la récupération et l’accouplement subséquent, on n’a observé aucun effet sur la fertilité ni sur la performance reproductive. De plus, on n’a constaté aucun effet embryotoxique ou tératogène, ni aucun effet sur le développement prénatal tardif ou postnatal de la progéniture.
Des rates enceintes ont été traitées par administration sous-cutanée de triptoréline à des niveaux de dose de 0,4, 2 ou 10 µg/kg/jour pendant la période d’organogenèse. Aucun signe de toxicité maternelle ni de tératogénicité n’a été observé. On a toutefois constaté une augmentation substantielle du nombre de corps lutéaux dans tous les groupes traités. Le traitement avec 2 μg/kg a causé une légère augmentation du poids placentaire moyen tandis que le traitement avec 10 μg/kg a causé une forte augmentation du poids placentaire.
Des lapines enceintes ont été traitées par administration sous-cutanée de triptoréline à des niveaux de dose de 0,5, 5 et 50 μg/kg/jour pendant la période d’organogenèse. Des pertes embryonnaires ont été observées avant l’implantation chez les lapines traitées avec la plus forte dose. Lorsqu’on a comparé le groupe recevant 50,0 µg/kg/jour au groupe témoin, on a observé dans ce groupe de traitement une plus forte incidence de résorptions et d’avortements. La survie fœtale, la croissance et le développement morphologique n’ont pas été affectés à des niveaux de dose allant jusqu’à 50,0 µg/kg/jour.
On a administré à des guenons Cynomolgus enceintes une (1) injection intramusculaire de 1 500 μg de triptoréline par animal (environ 375 μg/kg) sous forme de préparation à libération lente à chacun des jours 10 et 40 après le coït. Le traitement n’a pas affecté la parturition et n’a eu aucun effet maternel ou embryotoxique.
Études de toxicité locale : Aucune étude n’a été menée sur la toxicité locale de DECAPEPTYL. Plusieurs études sur la toxicité locale ont toutefois été menées sur des lapins en utilisant des microparticules de triptoréline. Aucun signe de toxicité systémique n’a été constaté pendant ces études et le traitement sous-cutané avec les microparticules de triptoréline n’a provoqué que des réactions locales transitoires (œdème, érythème).