


Monographie de produit - Camcevi (Accord Healthcare, 21 mg)
1 Indications
CAMCEVI (mésylate de leuprolide) est indiqué pour:
- les patients adultes atteints d'un cancer de la prostate avancé.
1.1 Pédiatrie
- Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
- L’âge moyenne des patients mâles étudiés dans les essais cliniques sur CAMCEVIétait 69,8 ans (gamme de 51 à 89 ans). L’innocuité et l’efficacité de CAMCEVIont été établies dans cette population (voir la section 14 Études cliniques).
2 Contre-indications
CAMCEVI est contre-indiqué chez:
- les patients ayant une hypersensibilité aux analogues de l'hormone de libération des gonadotrophines (GnRH), ou à tout composant de CAMCEVI. On a signalé des cas de réaction anaphylactique, y compris de choc anaphylactique, avec la GnRH synthétique ou les analogues de la GnRH dans le cadre de la surveillance après la commercialisation du produit. Pour obtenir une liste complète, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
- les femmes et les patients pédiatriques.
- les femmes enceintes ou qui pourraient le devenir.
- les femmes qui allaitent.
3 Encadré sur les mises en garde et précautions importantes
4 Posologie et administration
4.1 Considérations posologiques
- CAMCEVIdevrait être administré par un professionnel de la santé.
- CAMCEVI, 21 mg pour injection sous-cutanée est conçu pour assurer une libération prolongée de leuprolide pendant 3 mois.
4.2 Dose recommandée et modification posologique
CAMCEVI
La dose recommandée de CAMCEVI est 21 mg administrée 1 fois tous les 3 mois en injection sous-cutanée unique (voir la section 4.4 Administration).
4.4 Administration
CAMCEVI est administré par injection sous-cutanée, où il va former un dépôt solide d’administration de médicament libérant du mésylate de leuprolide sur 3 mois. L’émulsion injectable contient environ 21 mg de leuprolide base (équivalent à environ 24 mg de mésylate de leuprolide). La posologie recommandée est d’une injection sous-cutanée toutes les 12 semaines.
Comme pour tout médicament administré par injection sous-cutanée, il convient de changer périodiquement le point d’injection. Choisissez un endroit contenant suffisamment de tissu sous- cutané mou ou lâche. Lors des essais cliniques, l’injection était faite dans le haut ou le milieu de la région abdominale. Éviter les endroits où le tissu sous-cutané est dur ou fibreux ou qui risquent d’être frottés ou comprimés (par une ceinture ou une ceinture de vêtement).
Mises en garde et précautions importantes
CAMCEVI (mésylate de leuprolide) doit être prescrit par un médecin dûment qualifié et possédant de l’expérience dans l’utilisation de l’hormonothérapie pour combattre le cancer de la prostate.
Les événements indésirables ayant une signification clinique sont les suivants :
- réaction clinique par hausse passagère du taux de testostérone chez les hommes atteints de cancer de la prostate (voir la section 7 Mises en garde et précautions, Généralités);
- apoplexie hypophysaire (consulter la section 7 Mises en garde et précautions, Système endocrinien et métabolisme);
- ostéoporose (consulter la section 7 Mises en garde et précautions, Système endocrinien et métabolisme).
Procédure d’administration
IMPORTANT: Laisser le produit atteindre la température ambiante avant l’utilisation. On recommande de porter des gants durant la procédure de l’administration [programme de santé et de sécurité au travail (SST)].
Suivez les instructions comme indiqué pour vous assurer d’une préparation adéquate de CAMCEVI avant de l’administrer.
Le kit de CAMCEVI contient:
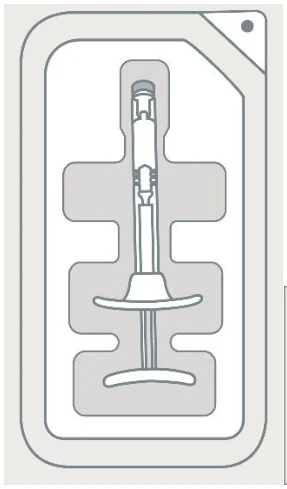
Une plaquette avec:
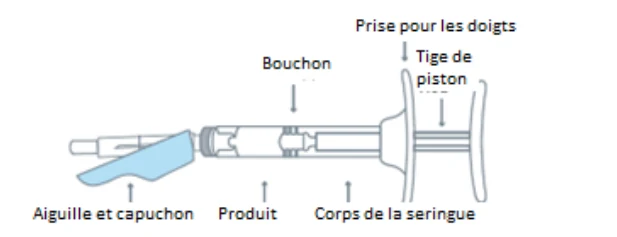
- Une seringue préremplie en plastique stérile fermé avec un capuchon d’embout gris en élastomère, une tige de piston et une prise pour les doigts.
- Une aiguille de sécurité SurGuard®3 stérile de 5/8-pouces, de calibre 18.
Assemblage de la seringue
Enlever le contenu Assembler l’aiguille
- 1. Gardez le contenu dans l’emballage origine avec la plaquette scellée et laissez la seringue préremplie atteindre la température ambiante pour 30 minutes avant l’injection sous-cutanée.
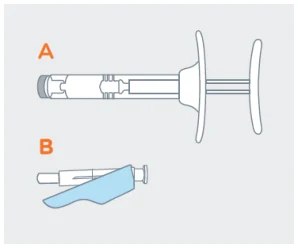
- 2. Sur une surface propre et sec, sortez le seringue préremplie CAMCEVI(A) de la plaquette et enlever la cartouche de l’aiguille (B) de la boîte en carton. Inspectez visuellement le contenu avant utilisation.
- 3. Retirez la seringue préremplie (A) de la plaquette et ouvrir l'emballage de l'aiguille de sécurité (B) en décollant la languette de papier.
- 4. Enlevez le capuchon gris de la seringue (A).
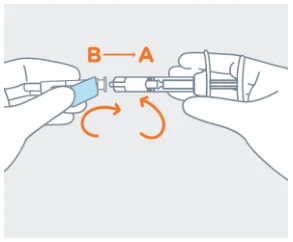
- 5. Attachez l'aiguille (B) à l'extrémité de la seringue (A) en la vissant doucement dans le sens des aiguilles d'une montre, d'environ trois quarts de tour, jusqu'à ce que l'aiguille soit bien fixée. Ne pas trop serrer, car l'embase de l'aiguille pourrait être endommagée, ce qui entraînerait une fuite du produit pendant l'injection. La gaine de sécurité peut également être endommagée si l'aiguille est trop serrée sur la seringue.
Procédure d’administration
Préparer le site d’injection
Exposer l’aiguille
Administrer le traitement
Activer la gaine de sécurité et Éliminer l’aiguille
Utilisation du doigt/du pouce :
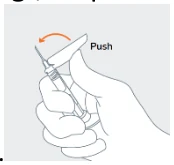
1.
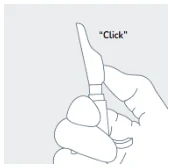
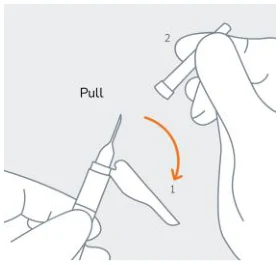
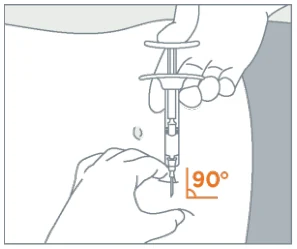
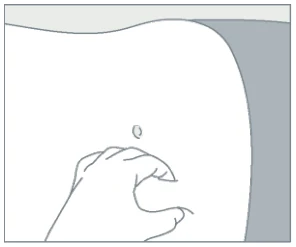
2.
OU
Utilisation d'une surface plane :
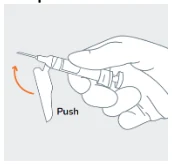
1.
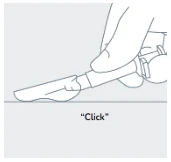
2.
- 1. Choisissez un site d'injection de la région abdominale supérieure ou médiane qui n'a pas été utilisé récemment. Nettoyez le site d'injection avec un tampon d'alcool. Ne PAS injecter dans des zones avec des tissus sous-cutanés musclés ou fibreux ou des endroits qui peuvent être frottés ou comprimés (c.-à-d. avec une ceinture ou une ceinture de vêtements).
- 2.
(1) Éloigner la gaine de sécurité de l'aiguille et la rapprocher de la seringue et (2) retirer la protection transparente de l'aiguille immédiatement avant l'injection.
Note : Si l'embase de l'aiguille semble endommagée ou si elle fuit, le produit ne doit pas être utilisé. L'aiguille endommagée ne doit PAS être remplacée et le produit ne doit pas être injecté. En cas d'endommagement de l'embase de l'aiguille, utiliser un nouveau kit CAMCEVI de remplacement.
- 3. Prenez et pincez la peau autour du site d'injection avec une main. Insérez l'aiguille à un angle de 90°, puis relâchez la peau pincée.
- 4. Injectez le contenu complet de la seringue en appuyant lentement et constamment, puis retirez l'aiguille au même angle de 90° que celui utilisé pour l'insertion.
- 5. Immédiatement après l'utilisation de l'aiguille, activez la gaine de sécurité à l'aide d'un doigt ou d'une surface plane et pousser jusqu'à ce qu'elle recouvre complètement la pointe de l'aiguille et se verrouille en place. Un « clic » audible et tactile confirme le verrouillage. Vérifier que la gaine de sécurité est bien engagée.
- 6. Après l’utilisation, placez la seringue usagée avec l'aiguille protégée dans un conteneur approprié pour objets tranchants. Tout médicament non-utilisé ou déchet doit être éliminé conformément aux exigences locales.
4.5 Dose oubliée
Une suppression continue de la production de testostérone est essentielle au traitement des symptômes du cancer de la prostate hormonodépendant. Le fait de retarder un rendez-vous chez le professionnel de la santé de quelques jours ne devrait pas contrecarrer les bienfaits du médicament, mais le respect d’un horaire régulier dans l’administration des injections leuprolide joue un rôle important dans la réussite du traitement.
5 Surdose
On n’a aucune expérience clinique des effets d’un surdosage aigu. Il n'existe pas d'antidote connu en cas de surdosage de CAMCEVI. En cas de surdosage, arrêtez CAMCEVI, prenez des mesures générales jusqu'à ce que la toxicité clinique soit diminuée ou résolue.
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 Formes posologiques, concentrations, composition et emballage
Pour obtenir l'information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
|---|---|---|
| Injection sous-cutanée | Émulsion à libération prolongée, 21 mg de leuprolide (sous forme de mésylate de leuprolide) par seringue | N-méthyl-2-pyrrolidone Poly (D,L-lactide-co-Glycolide) |
CAMCEVI est disponible comme suit:
Le contenu du kit:
CAMCEVI en seringue préremplie et une aiguille stérile à calibre 18.
- CAMCEVI est une émulsion injectable stérile, blanc cassé à jaune pâle, visqueuse et opalescente.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter 3 Encadré sur les mises en garde et précautions importantes.
Généralités
CAMCEVI, à l’instar des autres analogues de la GnRH, entraîne une hausse passagère de la concentration sérique de testostérone pendant la première semaine de traitement. Les patients pourraient faire l’objet d’une aggravation des symptômes ou de l’apparition de nouveaux symptômes, y compris des douleurs osseuses, une neuropathie, une hématurie ou une obstruction urétérale ou infravésicale. Des cas de compression de la moelle épinière, susceptible de contribuer à une paralysie associée ou non à des complications ayant entraîné la mort, ont été signalés avec des analogues de la GnRH. En cas de compression de la moelle épinière ou d’apparition de troubles rénaux imputable à une obstruction urétérale, il convient d’instituer un traitement normalisé de ces complications.
Les patients présentant des lésions vertébrales métastatiques et/ou une obstruction des voies urinaires doivent commencer leur traitement avec le leuprolide sous supervision étroite.
Il faut respecter la procédure d’administration, car un manque d’efficacité clinique pourrait avoir lieu en raison d’une administration incorrecte du produit (consulter les sections 7 Mises en garde et précautions, Surveillance et tests de laboratoire ci-après et 4.4 Administration, Procédure d’administration).
Cancérogenèse et mutagenèse
Aucune étude de cancérogénicité ou de génotoxicité n'a été menée spécifiquement avec CAMCEVI.
Des études de deux ans ont été menée sur la cancérogénicité du leuprolide chez le rat et ont trouvé une incidence accrue d’hyperplasie hypophysaire et des adénomes, des adénomes des îlots de Langerhans et des adénomes des cellules de Leydig (voir la section 16 Toxicologie non-clinique, Cancérogénicité).
Des études sur la génotoxicité du leuprolide ont été réalisées avec des systèmes bactériens et mammaliens. Ces études n’ont apporté aucune preuve génotoxique (voir la section 16 Toxicologie non-clinique, Génotoxicité).
Cardiovasculaire
Une hausse du risque d’infarctus du myocarde, de décès par arrêt cardiaque soudain et d’accident cérébrovasculaire a été rapportée en association avec l’utilisation d’agonistes de la GnRH chez les hommes. Selon les rapports des côtes, ce risque semble faible et doit être évalué attentivement, de manière associée aux facteurs de risques cardiovasculaires. Chez des patients traités par des agonistes de la GnRH, des déclarations d’événements associés à une ischémie cardiovasculaire, y compris des infarctus du myocarde, des accidents cérébrovasculaires et des décès d’origine cardiovasculaire ont été reçues.
Les médecins doivent déterminer si les bénéfices d’un traitement antiandrogénique dépassent les risques cardiovasculaires possibles.
Les patients traités par des agonistes de la GnRH doivent faire l’objet d’une surveillance axée sur les symptômes et les signes suggérant le développement d’une maladie cardiovasculaire et doivent être pris en charge conformément aux pratiques cliniques et aux lignes directrices en vigueur (consulter la section 7 Mises en garde et précautions, Surveillance et analyses de laboratoire).
Effet sur l’intervalle QT/QTc
Un traitement antiandrogénique pourrait allonger l’intervalle QT. Chez les patients ayant des antécédents ou des facteurs de risque d’allongement de l’intervalle QT, des anomalies électrolytiques ou de l’insuffisance cardiaque congestive et chez les patients traités par des produits médicinaux concomitants susceptibles d’allonger l’intervalle QT, les médecins doivent effectuer une évaluation du rapport bénéfices/risques, y compris des risques de torsade de pointes, avant de débuter un traitement par CAMCEVI.
Conduite de véhicules et utilisation de machines
De la fatigue et des étourdissements ont été signalés chez des patients prenant CAMCEVI.
Par conséquent, soyez prudent lorsque vous conduisez ou utilisez un véhicule ou des machines potentiellement dangereuses.
Endocrinien et métabolisme
Apoplexie hypophysaire
Lors de la surveillance après la commercialisation du produit, de rares cas d’apoplexie hypophysaire (un syndrome clinique consécutif à un infarctus de l’hypophyse) ont été signalés suite à l’administration d’agonistes de la GnRH, dont la majorité surviennent dans les 2 semaines consécutives à la première administration, mais certaines, dans l’heure qui suit. Dans ces cas, l’apoplexie hypophysaire s’est manifestée sous forme soudaine de migraines, vomissements, changements de vision, ophtalmoplégie et altération de l’état mental, et parfois de collapsus cardiovasculaire. Il faut dispenser des soins médicaux immédiatement. Dans la majorité de ces patients, un adénome hypophysaire gonadotrope préexistant a été diagnostiqué. Si la présence de macroadénomes est prouvée par imagerie et par analyses biochimiques, leur ablation doit être effectuée par chirurgie avant le début du traitement par des analogues de la GnRH, CAMCEVI y compris.
Hypogonadisme
L'administration à long terme de leuprolide entraînera une suppression des gonadotrophines hypophysaires et de la production d'hormones gonadiques avec des symptômes cliniques d'hypogonadisme. Ces changements se sont montrés réversibles à l’arrêt du traitement.
Toutefois, on n’a pas encore établi si les symptômes cliniques d’hypogonadisme induit sont réversibles chez tous les patients.
Baisse de la tolérance au glucose et diabète
De l’hyperglycémie et une hausse du risque de diabète ont été rapportées chez des hommes traités par des analogues de la GnRH. L’hyperglycémie peut être la manifestation de l’apparition du diabète sucré ou de l’aggravation de la maîtrise de la glycémie chez les patients atteints de diabète. Il faut surveiller périodiquement la glycémie et/ou le taux d’hémoglobine glyquée (HbA1c) chez les patients traités par un analogue de la GnRH et effectuer une prise en charge conforme aux pratiques en vigueur pour le traitement de l’hyperglycémie ou du diabète.
Hématologique
L’anémie est une conséquence physiologique connue de la suppression de la testostérone. Envisager la conduite d’une analyse du risque d’anémie et d’une prise en charge conforme aux pratiques cliniques et aux lignes directrices locales.
Réactions d’hypersensibilité
Réactions d’hypersensibilité retardée
Des réactions d’hypersensibilité retardée, notamment les réactions indésirables cutanées sévères (SCAR) du syndrome de Stevens-Johnson (SSJ) et de la nécrolyse épidermqiue toxique (NET), ont été très rarement rapportées après la commercialisation en association avec le traitement par leuproréline (voir 8.5 Effets indésirables observés après la commercialisation). Interrompre le traitement ultérieur par la leuproréline dès les premiers signes ou symptômes d’une réaction d’hypersensibilité retardée et traiter les patients conformément à la pratique clinique actuelle.
Surveillance et tests de laboratoire
Les patients présentant des métastases vertébrales et/ou cérébrales, tout comme les patients ayant une obstruction des voies urinaires, doivent faire l’objet d’une surveillance étroite au cours des toutes premières semaines de traitement.
Il est possible de suivre la réponse au leuprolide par des dosages réguliers des concentrations sériques de la testostérone et de l’antigène prostatique spécifique. Les résultats de la détermination du taux de testostérone dépendent de la méthode de dosage. Pour pouvoir prendre des décisions cliniques et thérapeutiques appropriées, il est conseillé de bien connaître le type et la précision de la méthode de dosage.
Il convient de doser le taux de testostérone en cas de suspicion d’erreurs de manipulation ou si elles sont avérées, puisqu’un manque d’efficacité pourrait résulter de mauvaises préparations ou administrations.
Il convient d’évaluer les facteurs de risque de maladies cardiovasculaires de départ. Il faut surveiller régulièrement les facteurs de risque ainsi que les signes et les symptômes de maladies cardiovasculaires chez les patients traités par leuprolide. En outre, il est conseillé d’acquérir un ECG et les taux sériques de potassium, de calcium et de magnésium de départ. La surveillance des ECG et des taux sériques des électrolytes est également à considérer pendant le traitement chez les patients à risque de déséquilibres électrolytiques et d’allongement de l’intervalle QTc.
Il convient de surveiller périodiquement la glycémie et/ou le taux d’hémoglobine glyquée (HbA1c) chez les patients traités par des analogues de la GnRH et à une fréquence supérieure chez les patients diabétiques (voir la section 7 Mises en garde et précautions, Système endocrinien et métabolisme).
Il est possible de suivre les effets du leuprolide sur les lésions osseuses par scintigraphie osseuse et sur les lésions prostatiques par échographie et/ou tomodensitométrie combinées à un examen par toucher rectal. La pyélographie intraveineuse, l’échographie ou la tomodensitométrie pourraient également servir à diagnostiquer une uropathie obstructive ou à évaluer son état.
Musculo-squelettique
Une diminution de la densité minérale osseuse peut être anticipée avec l'utilisation à long terme d'un analogue de la GnRH. La thérapie de privation androgénique est associée à des risques accrus d'ostéoporose et de fractures des os du squelette. Le risque de fracture osseuse squelettique augmente avec la durée du traitement de privation androgénique. L'évaluation du risque d'ostéoporose et sa prise en charge conformément à la pratique clinique et aux lignes directrices doivent être envisagées.
Chez les patients présentant des facteurs de risque importants pour la diminution du contenu minéral osseux et/ou de la masse osseuse tels qu'une consommation chronique d'alcool et/ou de tabac, des antécédents familiaux présumés pour de l'ostéoporose ou une utilisation chronique de médicaments qui peuvent réduire la masse osseuse tels que des anticonvulsivants ou des corticoïdes, CAMCEVI peut présenter un risque supplémentaire. Chez ces patients, le rapport risque/bénéfice doit être soigneusement pesé avant le début du traitement par CAMCEVI.
Neurologique
Des déclarations de convulsions après la commercialisation du produit ont été identifiées chez des patients traités par leuprolide, avec ou sans un antécédent de facteurs prédisposants. Il faut prendre en charge les convulsions en vertu des pratiques cliniques en vigueur.
Hypertension intracrânienne idiopathique (pseudo-tumeur cérébrale)
Des cas d’hypertension intracrânienne idiopathique (pseudo-tumeur cérébrale) ont été signalés chez des patients adultes et des enfants recevant des agonistes de la GnRH. La surveillance des patients est de mise pour déceler les signes et les symptômes d’hypertension intracrânienne idiopathique, notamment céphalées, oedème papillaire, vision trouble, diplopie, perte de vision, douleur derrière l’oeil ou douleur au mouvement de l’oeil, acouphènes, étourdissements et nausées. Adresser le patient à un ophtalmologiste pour confirmer la présence d’un oedème papillaire. La présence de tout signe ou symptôme évoquant une hypertension intracrânienne idiopathique commande l’abandon immédiat du traitement.
Poussée tumorale (« flare »)
À l’instar des autres analogues de la GnRH, CAMCEVI provoque une hausse passagère du taux sérique de testostérone au cours de la première semaine de traitement, qui diminue ensuite pour adopter une valeur équivalente ou inférieure au taux de départ à la fin de la deuxième semaine de traitement. Une aggravation passagère des symptômes ou l’apparition de nouveaux signes et symptômes du cancer de la prostate pourraient parfois se produire au cours des toutes premières semaines de traitement par CAMCEVI. Certains patients, en faible nombre, pourraient faire l’objet d’une hausse passagère des douleurs osseuses dont la prise en charge des symptômes est possible.
Comme avec les autres analogues de la GnRH, des cas isolés d’obstruction urétérale et de compression de la moelle épinière susceptible de contribuer à une paralysie associée ou non à des complications fatales ont été observés. En cas de compression de la moelle épinière ou d’apparition de troubles rénaux, il faut instituer un traitement normalisé de ces complications.
Les patients présentant des lésions vertébrales métastatiques et/ou une obstruction des voies urinaires doivent faire l’objet d’une surveillance étroite au cours des toutes premières semaines de traitement.
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Selon les résultats obtenus chez l’animal et sur les mécanismes d’action, CAMCEVI pourrait altérer la fertilité chez les mâles ayant un potentiel de reproduction (voir la section 10 Pharmacologie clinique et 16 Toxicologie non-clinique).
L’administration quotidienne continue de leuprolide provoque une diminution des taux de l’hormone lutéinisante (LH), d’hormone folliculo-stimulante (FSH) et de testostérone castrant.
- Risque tératogène
CAMCEVI est contre-indiqué chez les femmes enceintes ou susceptibles de le devenir (voir la section 2 Contre-indications). D'après les résultats obtenus chez l'animal, CAMCEVI peut nuire au fœtus s'il est administré à des femmes enceintes (voir la section 16 Toxicologie non-clinique, Toxicologie pour la reproduction et le développement).
Respiratoire
Des cas de pneumonie interstitielle associée à l'utilisation de leuprolide ont été rapportés après la commercialisation. Le traitement doit être interrompu immédiatement si le patient développe des signes ou des symptômes évocateurs d'une maladie pulmonaire interstitielle.
7.1 Populations particulières
7.1.1 Grossesse
Le leuprolide est contre-indiqué chez les femmes enceintes ou qui sont susceptibles de le devenir (voir 2 Contre-indications). Des études chez l'animal ont montré que le leuprolide peut entraîner une embryotoxicité et une létalité (voir la section 16 Toxicologie non-clinique). CAMCEVI n’est pas indiqué chez les femmes, puisque l’innocuité et l’efficacité n’ont pas été établies dans cette population.
7.1.2 Allaitement
CAMCEVI n’est pas indiqué chez les femmes qui allaitent, puisque l’innocuité et l’efficacité n’ont pas été établies dans cette population.
7.1.3 Enfants et adolescents
CAMCEVI n’est pas indiqué chez les enfants, puisque l’innocuité et l’efficacité n’ont pas été établies dans cette population de patients.
7.1.4 Personnes âgées
L’âge moyenne des patients mâles étudiés dans les essais cliniques sur CAMCEVI était 69,8 ans (gamme de 51 à 89 ans). L’innocuité et l’efficacité de CAMCEVI ont été établies dans cette population (voir la section 14 Études cliniques).
8 Effets indésirables
8.1 Aperçu des effets indésirables
L’innocuité de CAMCEVI a été évaluée lors d’un essai clinique englobant des patients atteints d’un cancer avancé de la prostate et ayant reçu au moins une injection de CAMCEVI. À l’instar des autres agonistes de la GnRH, CAMCEVI a provoqué une hausse passagère des concentrations sériques de testostérone au cours de la première semaine de traitement, qui diminue ensuite pour adopter une valeur équivalente ou inférieure au taux de départ à la fin de la deuxième semaine de traitement. Par conséquent, les exacerbations possibles des signes et symptômes de la maladie au cours des premières semaines de traitement sont préoccupantes chez les patients présentant des métastases vertébrales et/ou une obstruction urinaire ou encore une hématurie qui, si elles s’aggravent, pourraient mener à des problèmes d’ordre neurologique (comme une faiblesse et/ou une paresthésie des membres inférieurs) voire à une amplification de l’obstruction (voir la section 7 Mises en garde et précautions).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Dans un essai clinique ouvert et non comparatif (FP01C-17-001), des patients atteints d'un cancer de la prostate avancé ont reçu CAMCEVI administré par voie sous-cutanée à une dose de 21 mg au jour 0 et au jour 84. Sur 144 patients inclus, 91,7 % ont reçu les deux doses de CAMCEVI.
Les effets indésirables les plus courants (incidence > 10 %) sont les bouffées de chaleur et, l’hypertension.
Des événements indésirables graves sont survenus chez 6 % des patients traités par CAMCEVI. Ces événements comprenaient un infarctus aigu du myocarde, un accident vasculaire cérébral, une hépatite médicamenteuse et une pancréatite (0,7 % chacun).
Aucun décès n’a été signalé au cours de l’étude.
L'arrêt du traitement est survenu chez 10,4 % des sujets. Un seul sujet a abandonné l’étude en raison d’un événement indésirable (accident vasculaire cérébral).
Les événements indésirables suivants (tous grades) sont survenus dans l'essai clinique de CAMCEVI 21 mg et ont été rapportés chez ≥ 5 % des patients (Tableau 2).
Tableau 2 Résumé des événements indésirables signalés par ≥ 5 % des patients traités par CAMCEVI 21 mg
| N = 144 | |
|---|---|---|
| ||
|
|
|
|
|
|
|
|
|
|
|
|
a comprend les effets indésirables de grade 3 seulement. L’hypertension comprend l’augmentation de la pression artérielle, l’hypertension essentielle et l’hypertension.
b les réactions au point d’injection comprennent un érythème, une hémorragie, une induration, un nodule, un œdème localisé; et une douleur au point d’injection.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Voici quelques effets indésirables cliniquement significatifs rapportés chez moins de 5 % des patients recevant CAMCEVI 21 mg dans l'étude FP01C-17-001:
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques autres données quantitatives
Des anomalies de laboratoire ont été observées, mais il était difficile d'évaluer la relation avec le traitement médicamenteux car la plupart se sont produites chez <3% des patients et la plupart chez 1 sujet chacun. Les anomalies de laboratoire suivantes se sont produites dans l'essai clinique de CAMCEVI 21 mg et ont été signalées chez > 1 % des patients (Tableau 3).
| Troubles généraux et anomalies au site d’administration : | Asthénie, œdème localisé |
|---|---|
| Blessures, intoxications et complications liées aux procédures : | Complication post-opératoire |
| Enquêtes : | Augmentation de l'alanine aminotransférase, Augmentation des triglycérides sanguins, Augmentation de l'aspartate aminotransférase, Augmentation de poids, Électrocardiogramme QT prolongé |
| Troubles du métabolisme et de la nutrition : | Diminution de l’appétit |
| Troubles musculo-squelettiques et du tissu conjonctif : | Douleur aux extrémités |
| Psychiatrique : | Insomnie, Perte de libido |
| Troubles rénales et urinaires | Pollakiurie |
| Peau : | Hyperhidrose |
Tableau 3 Résumé des anomalies de laboratoire
| Terme de niveau le plus bas | Totale (N = 144) | Totale (N = 144) | ||||
|---|---|---|---|---|---|---|
| Grade 1-2 | Grade 3-4 | |||||
| (%) | (%) | |||||
| Augmentation de l'alanine aminotransférase | 4,9% | 0% | ||||
| Augmentation de l'aspartate aminotransférase | 3,5% | 0% | ||||
| Augmentation de la glycémie | 1,4% | 0,7% | ||||
| Augmentation des globules rouges dans l'urine | 1,4% | 0% | ||||
Les anomalies biologiques de grade 1 à 2 suivantes sont survenues chez 1 sujet chacun (0,7 %) : Diminution de l'hémoglobine, augmentation de l'azote uréique sanguin, augmentation de la bilirubine totale sanguine, augmentation des globules blancs urinaires, augmentation des globules blancs sanguins, augmentation de la phosphatase alcaline, augmentation des triglycérides.
8.5 Effets indésirables observés après la commercialisation
Lors de la surveillance après la commercialisation d’autres formes posologiques de leuprolide et chez les autres populations de patients, les événements indésirables suivants ont été déclarés.
Système cardiovasculaire : hypotension;
Système endocrinien : apoplexie hypophysaire;
Troubles oculaires : réactions de photosensibilité;
Système gastrointestinal : dysfonctionnement hépatique;
Troubles généraux et état au site d'administration : Réactions localisées incluant induration et abcès, fibromyalgie (p. ex. douleurs articulaires et musculaires, maux de tête, troubles du sommeil, troubles gastro-intestinaux et essoufflement);
Systèmes hémique et lymphatique : diminution des globules blancs;
Système tégumentaire : croissance des cheveux;
Systèmes nerveux central et périphérique : convulsions, fracture rachidienne/paralysie, trouble de l’audition;
Divers : nodule dur dans la gorge, gain pondéral et hausse du taux d’acide urique;
Système musculosquelettique : symptômes analogues à une ténosynovite; Changements de densité osseuse;
Système respiratoire : troubles respiratoires; maladie pulmonaire interstitielle; un processus anaphylactoïde ou asthmatique;
Troubles de la peau et du tissu sous-cutané : éruption, urticaire, réactions cutanées sévères [notamment syndrome de Stevens-Johnson (SSJ), nécrolyse épidermique toxique (NET)].
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude officielle n’a porté sur l’interaction de leuprolide avec d’autres médicaments.
On ne dispose d’aucune donnée relative à l’interaction potentielle du produit avec l’alcool.
9.4 Interactions médicament-médicament
Aucune interaction pharmacocinétique avec d’autres médicaments n’a été établie.
Comme le traitement de suppression des androgènes peut allonger l’intervalle QTc, il faut évaluer avec soin l’utilisation concomitante de leuprolide et de médicaments dont on sait qu’ils allongent l’intervalle QTc ou qui peuvent provoquer des torsades de pointes. Ces médicaments comprennent les agents suivants énumérés, sans s’y limiter : antiarythmiques de la classe IA (p. ex., quinidine, disopyramide), de la classe III (p. ex., amiodarone, sotalol, dofétilide, ibutilide, dronédarone) ou de la classe IC (p. ex., flécaïnide, propafénone), antipsychotiques (p. ex., chlorpromazine), antidépresseurs (p. ex., amitriptyline, nortriptyline), opiacés (p. ex., méthadone), macrolides et analogues (p. ex., érythromycine, clarithromycine, azithromycine), quinolones (p. ex., moxifloxacine), antipaludéens (p. ex., quinine), dérivés azolés, antagonistes des récepteurs 5-HT3 (p. ex., ondansétron) et agonistes des récepteurs β2- adrénergiques (p. ex., salbutamol).
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec les herbes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Un traitement par le leuprolide provoque la suppression de l’axe gonado-hypophysaire. Cela peut fausser les résultats des tests diagnostiques de la fonction gonadique et de la fonction gonadotrope hypophysaire effectués pendant et après le traitement par le leuprolide.
10 Pharmacologie clinique
10.1 Mode d’action
Le leuprolide, un analogue la GnRH, agit comme un inhibiteur puissant de la sécrétion des gonadotrophines lorsque son administration est continue et à des doses thérapeutiques. Des études chez l’animal et l’être humain indiquent que suite à une première stimulation des gonadotrophines, l’administration chronique de leuprolide entraîne la suppression de la stéroïdogenèse ovarienne et testiculaire. Cet effet est réversible dès l’interruption du traitement médicamenteux.
Chez l’être humain, l’administration sous-cutanée de doses quotidiennes uniques de leuprolide résulte en une augmentation initiale des taux circulants de LH et de FSH, entraînant une hausse passagère des taux de gonadostéroïdes (la testostérone et la dihydrotestostérone chez les hommes et l’estrone et l’estradiol chez les femmes en préménopause). Toutefois, l’administration quotidienne continue de leuprolide provoque la baisse des taux de LH et de FSH. Chez les hommes, le taux de testostérone diminue à un niveau inférieur au taux de castration (≤50ng/dL dans le sérum). Chez les femmes en préménopause, le taux d’estrogènes baisse au même taux que celui caractéristique de la ménopause.
10.2 Pharmacodynamie
Consécutivement à la première administration de CAMCEVI, les concentrations sériques moyennes de testostérone ont adopté une hausse passagère, puis une chute sous le seuil castrant (≤ 50 ng/dL) dans un délai de 4 semaines et est demeuré en dessous des niveaux de castration avec traitement continu.
Des analyses PK/ECG supplémentaires ont démontré que la dose clinique standard de Camcevi 21 mg (3-mois) réduisait la testostérone à des niveaux de castration sans modification cliniquement significative des paramètres électrocardiographiques, à l'exception de l'augmentation attendue du QTcF, conforme aux effets connus de la suppression des hormones sexuelles sur cet intervalle. L'augmentation moyenne maximale de ΔQTcF était de 15,9 ms au jour 84. Aucun effet cliniquement significatif n'a été observé sur la fréquence cardiaque, l'intervalle PR ou l'intervalle QRS. Bien qu'un intervalle PR > 200 ms avec une augmentation ≥ 25 % ait été rapporté chez 3,6 % des sujets, aucun cas de bloc auriculo-ventriculaire du deuxième degré n'a été observé. Globalement, les anomalies électrocardiographiques étaient peu fréquentes et non considérées comme cliniquement significatives.
10.3 Pharmacocinétique
Tableau 4 Paramètres PK de CAMCEVI 21 mg dans la population PK
| Paramètres PK | Première Dose | Deuxième Dose | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| N | Moyenne | Écart-Type | N | Moyenne | Écart-Type | |||||||||
| Cmax, ng/mL | 30 | 43,4 | 18,7 | 30 | 37,8 | 14,9 | ||||||||
| Tmax, h | 30 | 2,00 (2,00, 8,00) | 30 | 2,00 (1,92, 8,00) | ||||||||||
| AUC0-6mois, jour⋅ng/mL | 30a | 93,5 | 50,4 | 30 | 102 | 45,3 | ||||||||
| Vd (L) | 8a | 10300 | 8110 | 23b | 9580 | 5320 | ||||||||
| t1/2 (h) | 8a | 578 | 428 | 23b | 608 | 257 | ||||||||
| CL (L/h) | 8a | 12,0 | 6,84 | 23b | 10,9 | 4,18 | ||||||||
a 22 sujets non signalés en raison de la valeur R2 ajustée < 0,80 ou du rapport AUC0-dernier / AUC0-inf < 0,80 b 7 sujets non rapportés en raison de la valeur R2 ajustée < 0,80 ou du rapport AUC0-dernier / AUC0-inf < 0,80
Absorption
La pharmacocinétique a été observée lors des injections de CAMCEVI (administrations initiale [n = 30 patients] et à 12 semaines [n = 30 patients]). Consécutivement aux première et deuxième administrations de CAMCEVI, les concentrations sériques moyennes de leuprolide ont augmenté rapidement pour atteindre des valeurs Cmax de 43,4 et de 37,8 ng/mL à 2,00 et 2,00 heures (Tmax médian), respectivement. Suite à cette hausse rapide initiale, les concentrations de leuprolide ont adopté un déclin graduel pendant le reste de la durée de la période de traitement d’administration (du jour 3 au jour 84). De façon générale, lors de cette phase « plateau », les concentrations sériques moyennes se sont maintenues à des valeurs de 0,40 à 1,22 (après le jour 3 jusqu’au jour 84) et de 0,23 à 2,02 ng/mL (après le jour 87 jusqu’au jour 182) après la premières et deuxième administration, respectivement.
Distribution
Le volume de distribution du leuprolide à l’état d’équilibre suite à l’administration intraveineuse de bolus à des volontaires de sexe masculin en bonne santé était de 27 L. La liaison in vitro aux protéines plasmatiques humaines était comprise entre 43 % et 49 %.
Métabolisme
Le leuprolide est un peptide principalement métabolisé par les peptidases et non par les enzymes CYP.
Les concentrations plasmatiques du métabolite principal (M-I) mesurées chez 5 patients atteints de cancer de la prostate ont atteint une concentration maximale de 2 à 6 heures après l’administration, à une valeur d’environ 6 % du sommet de concentration du médicament parent. Une semaine après l’administration, les concentrations plasmatiques moyennes de M-I étaient d’environ 20 % par rapport aux concentrations plasmatiques du leuprolide.
Élimination
Chez des volontaires masculins sains, un bolus de 1 mg de leuprolide administré par voie intraveineuse a révélé que la clairance systémique moyenne était de 7,6 L/h, avec une demi-vie d'élimination terminale d'environ 3 heures sur la base d'un modèle à 2 compartiments.
Aucune étude d’excrétion de médicament n’a été fait avec CAMCEVI.
Populations et états pathologiques particuliers
La pharmacocinétique du médicament n’a pas été déterminée chez les patients présentant des troubles hépatiques et rénaux.
|
11 Conservation, stabilité et mise au rebut
Garder CAMCEVI à une température réfrigérée de 2°C et 8°C (35.6 ºF et 46.4 ºF). Protéger CAMCEVI de la lumière. Entreposer dans son emballage d’origine jusqu’à l’administration. Ne pas congeler et ne pas agiter.
12 Instructions particulières de manipulation du produit
CAMCEVI devrait être manipulé en suivant les standards de sécurité du programme de santé et de sécurité au travail (SST). Le port des gants est recommandé.
Conservez le contenu dans l’emballage origine avec la plaquette scellée et laissez la seringue préremplie atteindre la température ambiante pour 30 minutes avant l’injection sous-cutanée.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : Mésylate de leuprolide
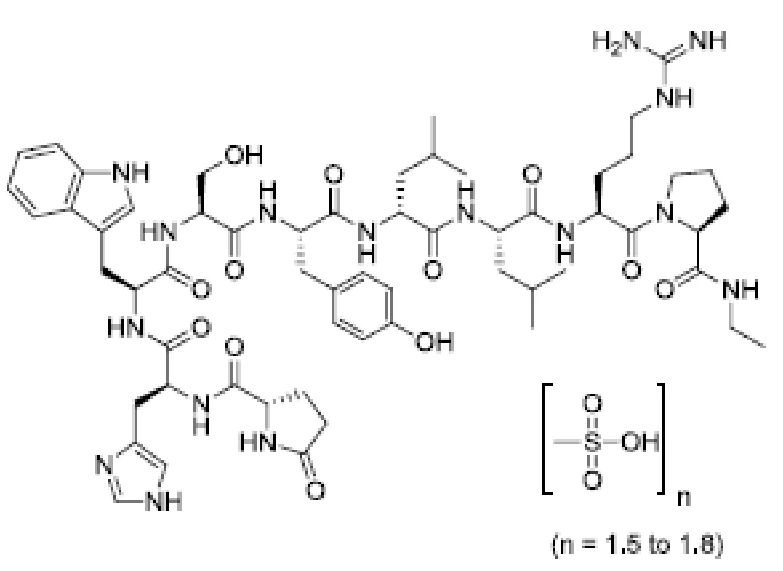
Nom chimique : 5-Oxo-L-prolyl-L-histidyl-L-tryptophyl-L-séryl-L-tyrosyl-D-leucyl-L-leuceyl-L-arginyl-N-éthyl-L- prolinamide, mésylte de
Formule moléculaire et masse moléculaire : C59H84N16O12 ∙ (CH4O3S)n, n = 1.5–1.8
1209,41 daltons (base libre)
Formule de structure :
Propriétés physicochimiques : Le mésylate de leuprolide est une poudre blanc à blanc cassé. Il est librement soluble dans l’eau, le sulfoxide de diméthyle (DMSO), N-méthylpyrrolidone (NMP); et insoluble dans l’acétone et l’acétonitrile. Le pKa est 6,1.
Norme pharmaceutique : Professe
14 Études cliniques
14.1 Études cliniques par indication
Indication 1 : Traitement des patients adultes atteints d'un cancer de la prostate avancé
Tableau 5 Résumé des données démographiques des patients pour les essais cliniques sur le cancer de la prostate
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
|---|---|---|---|---|---|
| FP01C-17-001 | Étude ouverte, un seul bras, phase 3, multicentrique, multinationale | CAMCEVI est une émulsion injectable à libération prolongée contenant 21 mg de leuprolide (équivalent à environ 24 mg sous forme de mésylate de leuprolide, administré par voie sous-cutanée tous les 3 mois | 144 | 69,8 (51 à 89) | Masculin |
L'efficacité de CAMCEVI 21 mg a été évaluée dans une étude ouverte de phase 3, à bras unique, multicentrique et multinationale menée avec CAMCEVI chez des patients adultes atteints d'un carcinome de la prostate avancé confirmé histologiquement (taux de testostérone sérique matinal de base 150 ng/dL ; Eastern Cooperative Oncology Group [ECOG] ≤ 2). Au total, 144 sujets ont été recrutés et ont reçu au moins une dose du médicament à l'étude (population en intention de traiter [ITT]), et 132 sujets ont terminé l'étude sans violation majeure du protocole affectant le critère d'évaluation principal de l'efficacité (population per protocole [PP]). Sur 144 sujets recrutés, 132 sujets ont reçu les deux doses de CAMCEVI 21 mg (observance de 91,7 %).
L'âge médian des patients de l'étude était de 70 ans et tous de sexe masculin. La population était à 88 % blanche, 0,7 % noire et, 11 % asiatique. La durée moyenne et médiane du cancer de la prostate diagnostiqué était de 842,7 et 109 jours, respectivement. En ce qui concerne le stade de la maladie, 8,33 % (12/144) des sujets avaient un carcinome de la prostate stade IV, 42,4 % (61/144) des sujets avaient un carcinome de la prostate stade III, 22,2 % (32/144) des sujets avaient un carcinome de la prostate stade II, 13,9 % (20/144) des sujets avaient un carcinome de la prostate de stade I et 13,2 % (19/144) des sujets avaient un stade de carcinome de la prostate inconnu au départ. Il y avait 93,8 % (135/144) des sujets de grade 0 et, 6,25 % (9/144) des sujets de grade 1 dans l'indice de performance ECOG au départ. La concentration médiane de testostérone au départ était de 423 ng/dL.
Le critère d'évaluation principal de l'étude était de déterminer le pourcentage de sujets atteignant une suppression de la testostérone sérique (≤50 ng/dL) à la semaine 4 (jour 28) et maintenant cette suppression de la semaine 4 jusqu'à la semaine 24 (jour 168) de traitement. Pour démontrer l'efficacité clinique, la limite inférieure de l'intervalle de confiance à 95 % pour l'estimation du critère d'évaluation principal a été prédéfinie comme étant supérieure à 90 %. Une suppression insuffisante de la testostérone a été définie comme une suppression qui ne s'est pas produite au jour 28 ou l'apparition d'un niveau de testostérone > 50 ng/dL entre le jour 28 et le jour 168. Les critères secondaires consistaient en des excursions post-suppression, le pourcentage de patients qui ont atteint et maintenu suppression de la testostérone inférieure à 20ng/dL et taux sérique de PSA.
Résultats de l’étude
Dans la population ITT, le taux sérique de testostérone a été supprimé jusqu’à atteindre un taux castrant (≤ 50 ng/dL) au jour 28 suite à la première injection de CAMCEVI 21mg chez 98,6 % des patients (141/143). Le pourcentage de patients ayant atteint la suppression de la testostérone (≤ 50 ng/dL) de la semaine 4 à la semaine 24 était de 97,9 % dans la population ITT (Tableau 6). Le pourcentage de patients ayant atteint la suppression de la testostérone (≤ 20 ng/dL) était de 72 % (103/143) au jour 28 et de 96,4 % (135/140) au jour 168 dans la population ITT. Dans la population PP, le pourcentage de patients présentant une suppression de la testostérone (≤ 20 ng/dL) était de 71,2 % (94/132) au jour 28 et de 96,2 % (125/130) au jour 168.
Tableau 6 Résultats du critère d'évaluation principal pour l'étude FP01C-17-001
| Population | # Incrit/ completé | Pourcentage des sujets avec de la testostérone sérique ≤ 50 ng/dL (95% CI) | ||||
|---|---|---|---|---|---|---|
| Au Jour 28 | Jour 28– Jour 336 | |||||
| ITTa | 144/143 | 98,6 (95,04–99,83) | 97,9 (93,5–99,3) | |||
| PPb | 144/132 | 98,5 (94,63–99,82) | 97,7 (93,1–99,3) | |||
CI = intervalle de confiance; ITT = intention de traiter; PP = par protocole Source: Etude Principale FP01C-17-001, Tableau 11-5, Tableau 11-6 et Tableau 11-7 | ||||||
Deux des 143 sujets (1,4 %) n’étaient pas parvenus au taux castrant au jour 28. Un sujet présentait un taux de départ de 493 ng/dL et son taux de testostérone a été réduit à 76 ng/dL au jour 28 et a ensuite atteint le taux castrant de 17,2 ng/dL lors de la mesure suivante (jour 56). Le taux de ce sujet est resté sous la valeur de 50 ng/dL pendant toute la durée de l’étude. La valeur de départ du deuxième sujet était de 480 ng/dL et son taux de testostérone a été abaissé à une valeur de 84,4 ng/dL au jour 28 et, a ensuite atteint des niveaux de castration lors de la mesure suivante au jour 56 de 35 ng/dL. Ce sujet est resté en dessous de 50 ng/dL pendant toute la durée de l’étude. Consécutivement à la deuxième injection de CAMCEVI 21 mg, 1 sujet supplémentaire (1/132; 0,76 %) a manifesté 1 épisode postsuppression de hausse soudaine (breakthrough) et passagère du taux sérique de testostérone (> 50 ng/dL). Le sujet a présenté un taux de 338 ng/dL au jour 84,mais est revenu au niveau de castration (9,5 ng/dL) au jour 85 et est resté en dessous du niveau de castration pendant le reste de l’étude.
Le taux sérique d’APS a diminué substantiellement après la première injection, et cet effet a perduré jusqu’à la fin de l’étude. Dans la population ITT, les taux d’APS ont été abaissés en moyenne de 72,7 % après 4 semaines (Jour 28) après l'administration de CAMCEVI 21 mg et de 96,5 % à la fin de l'étude (Jour 168). Des diminutions similaires des taux d’APS ont été observées dans la population PP.
Les résultats basés sur l’APS doivent toujours être interprétés avec prudence car ils ne sont pas des critères d'évaluation de substitution validés du bénéfice clinique chez les patients individuels
15 Microbiologie
Non applicable.
16 Toxicologie non-clinique
Toxicologie générale
Des études publiées concernant une formulation d’acétate de leuprolide à libération lente ont montré que le produit avait une toxicité aiguë faible chez la souris et le rat, avec des DL50 supérieures à 5000 mg/kg (plus de 400 mg d’acétate de leuprolide/kg) par les voies d’administration orale, sous-cutanée et intrapéritonéale, et supérieures à 2000 mg/kg (plus de 160 mg d’acétate de leuprolide/kg) par la voie intramusculaire. Les seuls signes cliniques observés étaient liés à des effets locaux au point d’injection.
Étude de toxicité à dose unique sous-cutanée de 3 mois chez les rats mâles Sprague-Dawley
Mésylate de leuprolide (3,4, 10,1 et 16,9 mg / corps) a été administré à des rats mâles (âgés 7 semaines) par injection sous-cutanée unique qui a entraîné une libération prolongée de leuprolide sur une période de 91 jours. La testostérone sérique a été réduite au niveau de castration (< 50 ng/dL) tout au long de l'étude. Aucune mortalité ni moribondité n'a été notée dans l'un des groupes traités par mésylate de leuprolide ou dans un groupe de référence traité par leuprolide. Un raccourcissement du temps de prothrombine et une diminution du poids des testicules, de l'épididyme, de la prostate et des vésicules séminales ont été observés dans tous les groupes traités par leuprolide. Une hyperplasie hypophysaire a été notée dans le groupe traité avec du mésylate de leuprolide à dose élevée et dans tous les groupes traités par l’acétate de leuprolide. La dose sans effet nocif observé (NOAEL) du mésylate de leuprolide était supérieure à 16,9 mg/corps (environ 39,30 à 50,60 mg/kg, ou 8 à 10 fois la dose humaine recommandée en fonction de la surface corporelle), car une hyperplasie hypophysaire à cette dose et supérieur a été considéré comme défavorable.
Aucune étude d’administration répétée n’a été réalisée. CAMCEVI est une formulation à libération prolongée. Des effets de libération continue ont été observés pendant une période de 3 mois.
Études de toxicité sous-cutanée à dose unique chez les chiens
Une seule injection sous-cutanée (60 mg dans 0,5 ml) de leuprolide à libération prolongée ou d'une formulation de soutien chez le chien n'a montré aucune toxicité manifeste, aucune anomalie du poids corporel et aucune observation remarquable aux sites d'injection au cours de l'étude. Dans une autre étude, les chiens ont reçu une injection sous-cutané unique (45 mg dans 0,375 mL) de leuprolide ou d'une formulation complémentaire. Il n'y a eu aucune anomalie de poids corporel au cours de l'étude. Une toxicité manifeste non liée à l'article d'essai a été observée chez deux chiens (c.-à-d. convulsions et otite externe). Trois chiens ont présenté un œdème minimal au site d'injection le jour 1, et un chien a présenté un léger œdème au site d'injection le jour 14.
Cancérogénicité
Aucune étude de carcinogenèse et de mutagenèse n’a été réalisée avec CAMCEVI.
Des études de deux ans ont été conduites sur le pouvoir carcinogène chez le rat et la souris. Chez le rat, une hausse dose-dépendante de l’hyperplasie hypophysaire bénigne et des adénomes hypophysaires bénins a été constatée à 24 mois lorsque le médicament était administré par voie sous-cutanée à de fortes doses quotidiennes (de 0,6 à 4 mg/kg). Une hausse significative, mais pas dose dépendante, des adénomes des îlots de Langerhans chez les femelles et des adénomes des cellules de Leydig chez les mâles (la plus forte incidence dans le groupe traité avec une faible dose) a été obtenue. Chez la souris, aucune anomalie hypophysaire n’a été observée à une dose aussi élevée que 60 mg/kg pendant 2 ans.
Génotoxicité
Aucune étude de mutagénicité, de clastogénicité ou d'aneugénicité n'a été menée spécifiquement avec CAMCEVI.
Une formulation à libération prolongée de leuprolide n'était pas génotoxique dans un essai cytogénétique in vitro utilisant des cellules pulmonaires de hamster chinois, un essai du micronoyau in vivo chez la souris ou le test d'Ames avec cinq souches de Salmonella typhimurium.
Toxicologie pour la reproduction et le développement
Aucune étude de toxicologie de la reproduction et du développement n'a été menée spécifiquement avec CAMCEVI.
Les études sur la reproduction et la tératologie dans le cadre de l’administration d’une formulation à libération soutenue indiquent que tous les effets observés sont liés aux conséquences de l’administration répétée de cet agent pharmacologique. Des études sur la fertilité, dans lesquelles des rats mâles ont reçu à 3 reprises une dose du médicament à intervalle de 4 semaines avant de s’accoupler, ont démontré que le médicament produisait une atrophie réversible des testicules ou des organes sexuels accessoires à des doses de 0,024 mg/kg (comme leuprolide) et une baisse des concentrations de LH, de FSH et de testostérone. On a aussi observé une réduction réversible des sites d’implantation et de copulation à la dose élevée de 2,4 mg/kg. On n’a noté aucun effet sur les foetus.
L’administration d’une dose unique de 2,4 mg d’acétate de leuprolide/kg à des rates, 4 semaines avant l’accouplement, a provoqué une interruption du cycle oestral et une diminution de la taille vaginale. On a également noté une réduction du poids des ovaires et de l’utérus. À des doses de 0,24 mg/kg et plus, le corps lutéal et le nombre de sites d’implantation étaient réduits après l’accouplement. Le nombre de foetus vivants était moindre chez les rates ayant reçu des doses de 2,4 mg/kg et plus.
Le développement des foetus ne présentait aucune anomalie.
Lors de l’étude périnatale, l’administration de la formulation de leuprolide à libération prolongée dans les rats avant la parturition à des doses atteignant 8 mg/kg a eu un effet sur le poids des organes sexuels, mais n’a eu d’effet indésirable ni sur les foetus ni sur le poids de leurs organes sexuels.
Des malformations fœtales majeures ont été observées dans les études de toxicologie du développement et de la reproduction chez le lapin après une administration unique d'une formulation mensuelle de leuprolide administrée le jour 6 de la gestation à des doses d'essai de 0,00024, 0,0024 et 0,024 mg/kg (environ 1/1500 à 1/ 15 la dose humaine basée sur la surface corporelle en utilisant une dose quotidienne estimée chez les animaux et les humains). Puisqu'une formulation de dépôt a été utilisée dans l'étude, une exposition soutenue au leuprolide était attendue tout au long de la période d'organogenèse et jusqu'à la fin de la gestation. Une mortalité fœtale accrue et une diminution du poids fœtal avec les deux doses les plus élevées ont été observées.