


Monographie de produit - Zeulide Depot
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 4 Posologie et administration | 07/2026 |
| 7 Mises en garde et précautions | 04/2025 |
TABLE DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ............................................................................................................... 4
1.2 Personnes âgées ................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ SUR LES MISES EN GARDE ET LES PRÉCAUTIONS IMPORTANTES .................. 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques............................................................................. 5
4.2 Dose recommandée et modification posologique ............................................ 5
4.3 Reconstitution ................................................................................................... 5
4.4 Administration ................................................................................................... 6
4.5 Dose oubliée ...................................................................................................... 8
5 SURDOSAGE .............................................................................................................. 8
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 9
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 9
7.1 Populations particulières ................................................................................. 14
7.1.1 Femmes enceintes ........................................................................................... 14
7.1.2 Femmes qui allaitent ....................................................................................... 14
7.1.3 Enfants ............................................................................................................. 14
7.1.4 Personnes âgées .............................................................................................. 14
8 EFFETS INDÉSIRABLES .............................................................................................. 14
8.1 Aperçu des effets indésirables ........................................................................ 14 8.2 Effets indésirables observés dans les essais cliniques .................................... 14
8.3 Effets indésirables peu courants observés au cours des essais cliniques ....... 16
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 18
8.5 Effets indésirables observés après la mise en marché .................................... 18
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 19
9.2 Aperçu des interactions médicamenteuses .................................................... 19
9.4 Interactions médicament-médicament ........................................................... 19
9.5 Interactions médicament-aliment ................................................................... 20
9.6 Interactions médicament-plante médicinale .................................................. 20
9.7 9.7 Interactions médicament-tests de laboratoire ......................................... 20
10 PHARMACOLOGIE CLINIQUE .................................................................................... 20
10.1 Mode d’action ................................................................................................. 20
10.2 Pharmacodynamique....................................................................................... 20
10.2.1 Généralités ....................................................................................................... 20
10.3 Pharmacocinétique .......................................................................................... 21
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 22
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 23
PARTIE II : INFORMATION SCIENTIFIQUE ............................................................................. 23
13 INFORMATION PHARMACEUTIQUE.......................................................................... 23
14 ESSAIS CLINIQUES .................................................................................................... 23
14.1 Conception de l’essai et caractéristiques démographiques de l’étude .......... 23
14.2 Résultats de l’étude ......................................................................................... 24
15 MICROBIOLOGIE ...................................................................................................... 28
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 28
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 31
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
ZEULIDE DEPOT doit être administré sous la surveillance d’un professionnel de la santé.
ZEULIDE DEPOT à 3,75 mg et à 22,5 mg (acétate de leuprolide pour suspension à effet prolongé) sont tous deux indiqués pour :
le traitement palliatif du cancer de la prostate de stade avancé et/ou métastatique.
1.1 Enfants
Enfants (âgés de 18 ans ou moins) : Santé Canada n'a eu accès à aucune donnée et n'a par conséquent pas autorisé l'utilisation de Zeulide Depot chez les enfants.
1.2 Personnes âgées
Personnes âgées (de plus de 65 ans) : La majorité des patients étudiés dans le cadre des essais cliniques sur ZEULIDE DEPOT pour le traitement palliatif du cancer de la prostate étaient âgés de 65 ans et plus (âge moyen de 71 ± 9 ans) (voir 14 ESSAIS CLINIQUES).
2 CONTRE-INDICATIONS
- ZEULIDE DEPOT est contre-indiqué chez les patients présentant une hypersensibilité à l’hormone de libération de la gonadotrophine (LH-RH), aux analogues de la LH-RH ou à l’un des composants de ZEULIDE DEPOT. Des réactions anaphylactiques à la LH-RH synthétique ou à des analogues de la LH-RH ont été rapportées dans la littérature. Pour obtenir la liste complète, consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- ZEULIDE DEPOT est contre-indiqué chez les femmes, en particulier chez celles qui sont enceintes ou qui pourraient le devenir pendant la prise du médicament. Il pourrait se produire des effets nuisibles pour le fœtus ou un avortement spontané.
- L'utilisation de ZEULIDE DEPOT est contre-indiquée chez les femmes qui allaitent.
3 ENCADRÉ SUR LES MISES EN GARDE ET LES PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
ZEULIDE DEPOT doit être prescrit par un médecin qualifié qui a de l'expérience dans l'emploi de l'hormonothérapie dans le traitement du cancer de la prostate.
Les effets indésirables suivants ont été jugés significatifs du point de vue clinique :
- Augmentation passagère du taux de testostérone chez des hommes atteints du cancer de la prostate (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS)
- Ostéoporose (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme, Variations de la densité osseuse)
Mort subite d’origine cardiaque (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS,
Appareil cardiovasculaire)
- Apoplexie hypophysaire (voir 8.5 Effets indésirables signalés après la mise en marché)
Lésion hépatique d'origine médicamenteuse (voir la section 7 MISES EN GARDE ET
PRÉCAUTIONS, Fonction hépatique/biliaire/pancréatique)
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- ZEULIDE DEPOT doit être administré sous la surveillance d’un professionnel de la santé.
- ZEULIDE DEPOT à 3,75 mg et à 22,5 mg administré par voie intramusculaire est conçu de façon à permettre la libération continue de leuprolide pendant 1 mois et 3 mois, respectivement.
À utiliser uniquement avec la seringue de diluant préremplie fournie dans cette trousse.
4.2 Dose recommandée et modification posologique
ZEULIDE DEPOT à 3,75 mg (1 mois)
La posologie recommandée de ZEULIDE DEPOT (1 mois) est de 1 injection intramusculaire de 3,75 mg une fois par mois, une fois le produit reconstitué à l’aide du diluant prêt à l’emploi.
ZEULIDE DEPOT à 22,5 mg (3 mois)
La posologie recommandée de ZEULIDE DEPOT (3 mois) est de 1 injection intramusculaire de 22,5 mg une fois tous les 3 mois, une fois le produit reconstitué à l’aide du diluant prêt à l’emploi.
4.3 Reconstitution
Tableau 1– Reconstitution
| Produit | Taille du | Volume de diluant à | Volume disponible | Concentration par ml | ||||||
| flacon | ajouter au flacon | approximatif | ||||||||
| Zeulide 3,75 mg | 6R (10 mL)* | 2 mL | 1,5 mL | 2,53 mg/mL | ||||||
| Zeulide 22,5 mg | 6R (10 mL)* | 2 mL | 1,6 mL | 14,06 mg/mL | ||||||
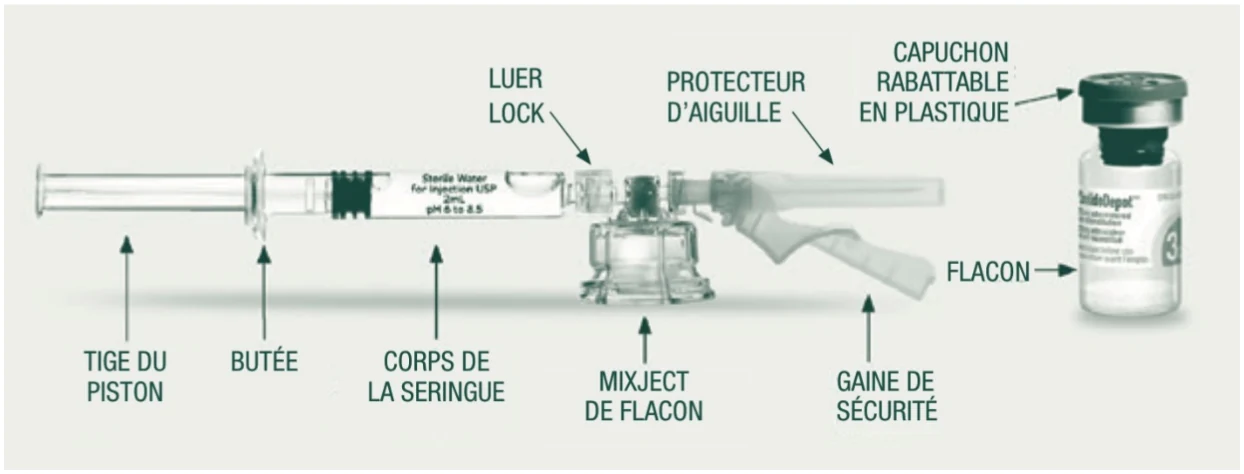 La poudre de microsphères de ZEULIDE DEPOT que contient le flacon doit être reconstituée dans le diluant prêt à l'emploi fourni dans la seringue immédiatement avant l'administration du contenu du flacon par injection intramusculaire. S’assurer d’utiliser une technique aseptique.
Aucun autre diluant ne peut être utilisé pour la reconstitution de ZEULIDE DEPOT.
4.4 Administration
Le produit doit être amené à la température ambiante avant l’administration. Une partie du produit peut s’agglomérer ou s’agglutiner sur la paroi du flacon. C'est normal. Le flacon contient un excédent de produit tant dans la préparation pour administration une fois par mois (surplus de 35 %) que dans la préparation pour administration tous les 3 mois (surplus de 25 %) afin de garantir que les doses finales de 3,75 mg et de 22,5 mg d’acétate de leuprolide soient administrées.
Le produit est destiné à une seule injection. Jeter toute solution inutilisée.
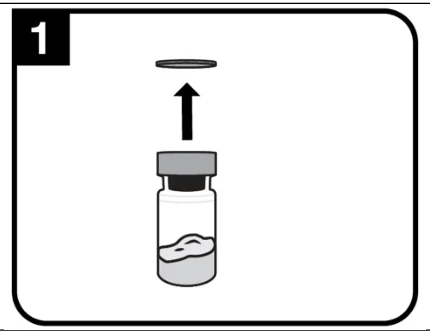
| Retirez complètement le capuchon amovible (flip-off) du dessus du flacon, afin de découvrir le bouchon en caoutchouc. Vérifiez qu’aucune partie du capuchon amovible ne demeure sur le flacon. | |||
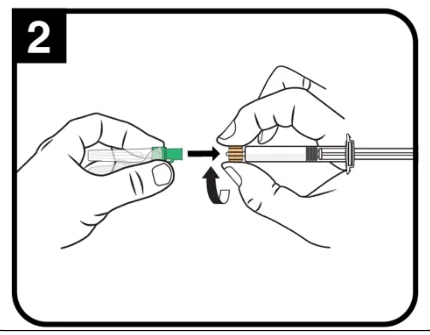
| Fixez l’aiguille de reconstitution à la seringue préremplie contenant le solvant de reconstitution (mannitol à 0,8 %). | |||
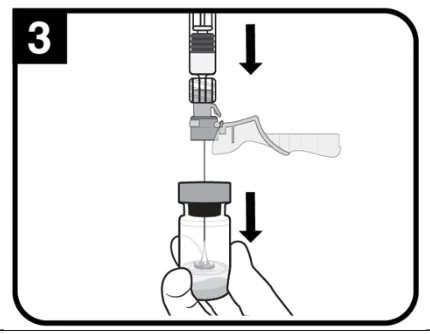
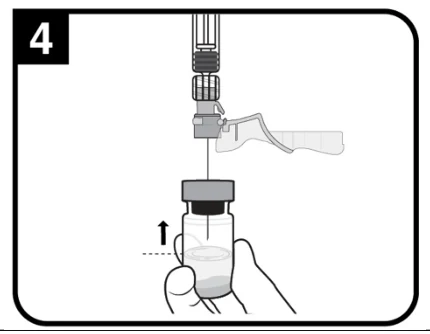
| Tout en maintenant fermement la seringue et le flacon assemblés, injectez la totalité du diluant dans le flacon. | |||
| Déplacez délicatement l'aiguille de reconstitution vers le haut jusqu'à ce qu'elle se trouve au-dessus du niveau du liquide. Ne retirez pas l'aiguille du flacon. | |
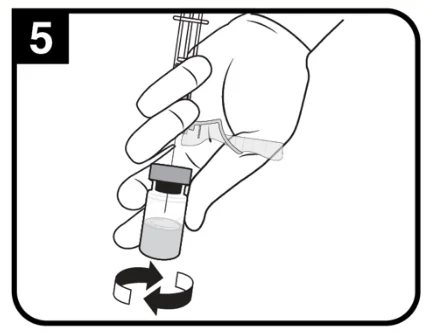
Tout en maintenant la seringue raccordée au flacon, AGITEZ DOUCEMENT le flacon par mouvements circulaires pendant environ une minute, jusqu’à l’obtention d’une suspension blanc laiteux homogène. Passez aux étapes suivantes sans délai afin d’éviter la séparation de la suspension. | |
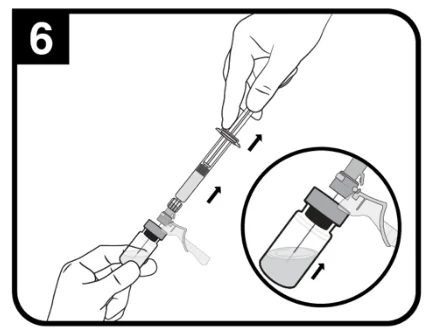
Faites glisser l'aiguille vers le bas sans renverser le flacon, puis tirez lentement sur la tige du piston pour aspirer le produit reconstitué dans la seringue tout en maintenant une pression sur le piston. Il se peut qu'une partie du produit s'agglomère ou forme des grumeaux sur la paroi du flacon. Ce phénomène est considéré comme normal. | |
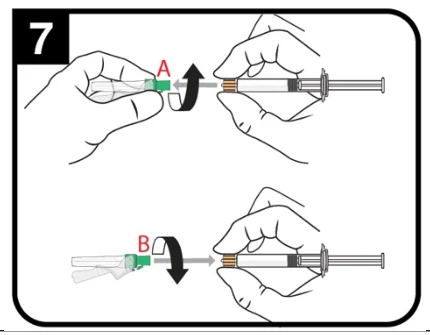
| Détachez l'aiguille usagée de la seringue (A), puis fixez l'aiguille d'administration neuve (B) à la seringue. |
| Placez la seringue en position VERTICALE. Avec l’autre main, tirez le capuchon de l’aiguille vers le haut. Avancez le piston afin d’expulser l’air de la seringue. La seringue contenant le produit est prête à être administrée immédiatement. | |
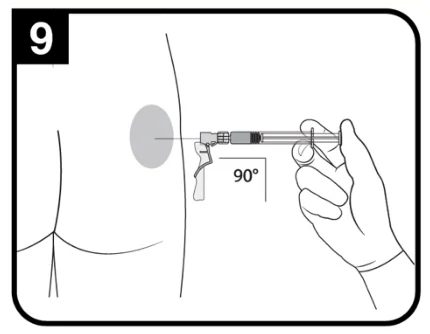
Nettoyez le site d’injection à l’aide d’une compresse imbibée d’alcool et laissez la peau sécher. Administrez l’injection intramusculaire en insérant l’aiguille à un angle de 90 degrés dans la région fessière. Assurez-vous que la totalité du produit soit injectée. Les sites d’injection doivent être alternés. REMARQUE : Si un vaisseau sanguin est accidentellement pénétré, du sang aspiré sera visible juste sous le raccord Luer Lock. Si du sang est présent, retirez immédiatement l’aiguille. N’injectez pas le médicament. | |
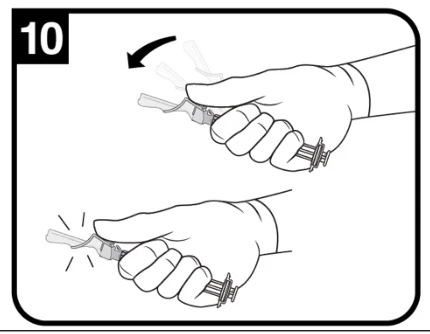
| Après avoir injecté le produit, activez immédiatement le mécanisme de sécurité en plaçant votre pouce ou votre index au centre de la zone texturée du protège-aiguille et en le poussant vers l’avant, par-dessus l’aiguille, jusqu’à ce que vous entendiez ou sentiez qu’il se verrouille en place. |
4.5 Dose oubliée
Il est important de maintenir la réduction du taux de testostérone pour traiter les symptômes d’un cancer de la prostate hormonodépendant. Si un patient manque un rendez-vous et reçoit l’injection quelques jours plus tard que prévu, cela ne devrait pas nuire aux bienfaits du traitement; toutefois, recevoir les injections de ZEULIDE DEPOT selon un horaire régulier constitue une partie importante du traitement.
5 SURDOSAGE
On ne possède pas d'expérience clinique sur les effets d'un surdosage aigu. Le médicament ayant une toxicité aiguë faible chez l'animal, il est peu susceptible d'entraîner des réactions indésirables. On n'a pas observé de différence relativement aux effets secondaires chez des sujets ayant reçu 1 ou 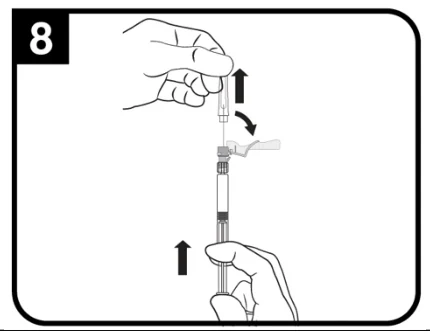
 10 mg/jour d’acétate de leuprolide pendant une période allant jusqu'à trois ans, ou 20 mg/jour pendant une période allant jusqu'à deux ans.
Pour la prise en charge d’un surdosage soupçonné, veuillez communiquer avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 2– Formes posologiques, concentrations, composition et emballage
ZEULIDE DEPOT (acétate de leuprolide pour suspension à effet prolongé), une préparation microencapsulée à libération prolongée d'acétate de leuprolide, est présenté en trousses unidoses comprenant (1) un flacon d'ingrédient médicamenteux, (2) une seringue préremplie contenant 2 ml de diluant, (3) un système d'adaptateur comprenant une aiguille de sécurité stérile 21G.
La seringue préremplie contient 2 ml de diluant composé des ingrédients non médicamenteux suivants (en ordre alphabétique) : eau pour préparations injectables, mannitol à 0,8 % p/v. Le pH peut avoir été ajusté à l’aide d'hydroxyde de sodium et/ou d'acide chlorhydrique.
Une fois mélangé au diluant, le lyophilisat stérile forme une suspension destinée à être injectée par voie intramusculaire une fois tous les mois (3,75 mg) ou tous les trois mois (22,5 mg).
7 MISES EN GARDE ET PRÉCAUTIONS
Consulter la section 3 ENCADRÉ SUR LES MISES EN GARDE ET LES PRÉCAUTIONS IMPORTANTES.
GénéralÀ l’instar d’autres analogues de la LH-RH, ZEULIDE DEPOT entraîne une augmentation passagère du taux sérique de testostérone pendant la première semaine du traitement. Les patients peuvent présenter une exacerbation des symptômes ou de nouveaux symptômes, dont les suivants : ostéalgie, neuropathie, hématurie ou obstruction de l'urètre ou du col de la vessie. Des cas de compression de la moelle épinière, pouvant contribuer à la survenue d’une paralysie accompagnée ou non de complications fatales, ont été signalés avec des analogues de la LH-RH. En présence d’une
| Voie d’administration | Forme posologique/ | Ingrédients non médicamenteux | ||
| concentration/ | ||||
| composition | ||||
Injection intramusculaire | Poudre lyophilisée pour injection (suspension après la reconstitution du produit dans un diluant) 3,75 mg [1 mois] (5,06 mg/flacon pour administrer 3,75 mg d’acétate de leuprolide [surplus de 35 %]) 22,5 mg [3 mois] (28,13 mg/flacon pour administrer 22,5 mg d’acétate de leuprolide [surplus de 25 %]) | 3,75 mg [1 mois] : carboxyméthylcellulose sodique, citrate de triéthyle, mannitol, poly-(D, L-lactide-co-glycolide) (PLGA) 50/50 et polysorbate 80 22,5 mg [3 mois] : acide polylactique, carboxyméthylcellulose sodique, citrate de triéthyle, mannitol et polysorbate 80. | ||
compression de la moelle épinière ou d’une insuffisance rénale attribuable à une obstruction urétrale, il convient de traiter ces complications de la manière habituelle.
Les patients qui présentent des lésions vertébrales métastatiques et/ou une obstruction des voies urinaires doivent faire l’objet d’une surveillance étroite au début du traitement par l’acétate de leuprolide.
Cancérogenèse et mutagenèse
Des études d'une durée de deux ans sur le pouvoir cancérogène de l’acétate de leuprolide ont été réalisées chez le rat et la souris. Pour en connaître les détails, consulter la section 16 TOXICOLOGIE NON CLINIQUE.
Des patients ont été traités par l’acétate de leuprolide à des doses pouvant atteindre 10 mg/jour pendant une période allant jusqu'à trois ans et 20 mg/jour pendant deux ans. Aucun des patients traités n'a présenté de signes d'anomalies hypophysaires. Aucune étude de cancérogénicité n'a été réalisée sur ZEULIDE DEPOT.
Dans le cadre d’études de mutagénicité, l’acétate de leuprolide a été évalué à l’aide de systèmes bactériens et mammaliens. L’acétate de leuprolide s’est révélé dépourvu de pouvoir mutagène selon ces études (voir la section 16 TOXICOLOGIE NON CLINIQUE).
Appareil cardiovasculaire
Il pourrait y avoir un lien entre le traitement antiandrogénique et le risque d’événement cardiovasculaire chez les hommes atteints d’un cancer de la prostate; en effet, le traitement antiandrogénique a des répercussions indésirables démontrées sur les facteurs de risque cardiovasculaire classiques, y compris sur les lipoprotéines sériques, la sensibilité à l’insuline et l’obésité. Des événements liés à une ischémie cardiovasculaire ont été rapportés chez des patients traités par des agonistes de la LH-RH, entre autres des cas d’infarctus du myocarde, d’accident vasculaire cérébral, de décès d’origine cardiovasculaire et de mort subite d’origine cardiaque.
Les médecins doivent évaluer si les bienfaits du traitement antiandrogénique l’emportent sur le risque cardiovasculaire. L’évaluation du risque cardiovasculaire et la prise en charge de celui-ci conformément aux pratiques cliniques et aux lignes directrices locales doivent être envisagées (voir Surveillance et épreuves de laboratoire ci-dessous).
Effet sur l’intervalle QT/QTc
Le traitement antiandrogénique peut allonger l’intervalle QT/QTc à l’ECG. Les médecins doivent évaluer si les bienfaits du traitement antiandrogénique l’emportent sur le risque potentiel d’allongement de cet intervalle chez les patients présentant le syndrome du QT long congénital, un déséquilibre électrolytique ou une insuffisance cardiaque congestive ou chez ceux prenant des antiarythmiques de classe IA (p. ex., quinidine, procaïnamide), de classe III (p. ex., amiodarone, sotalol, dofétilide, ibutilide) ou de classe IC (p. ex., flécaïnide, propafénone) (voir la section 9.2 Interactions médicament-médicament).
Dans une étude comparative avec traitement actif et à répartition aléatoire visant à comparer l’acétate de leuprolide à une teneur de 7,5 mg à un antagoniste de la LH-RH chez des patients atteints d’un cancer de la prostate, des électrocardiogrammes ont été réalisés périodiquement. L'analyse des données groupées de la cohorte traitée par le leuprolide (N = 46 patients) a révélé un allongement moyen de l’intervalle QTcF de 17 ms par rapport à la valeur initiale; des variations de l’intervalle QTcF ≥ 30 ms et ≥ 60 ms par rapport à la valeur initiale ont été observées chez 41 % (N = 19) et 4 % (N = 2) des patients, respectivement.
Dépendance/tolérance
Aucun cas de pharmacodépendance n’a été signalé avec l’acétate de leuprolide.
Conduite de véhicules et utilisation de machines
La capacité de conduire et de faire fonctionner des machines peut être altérée en raison de troubles visuels et d’étourdissements.
Système endocrinien/métabolisme
Variations de la densité osseuse
On peut s'attendre à une diminution de la densité minérale osseuse avec l'emploi prolongé d'un agoniste de la LH-RH. Le traitement antiandrogénique a été associé à un risque accru d'ostéoporose et de fractures. Le risque de fracture augmente en fonction de la durée du traitement antiandrogénique. Par conséquent, on doit envisager d'évaluer le risque d'ostéoporose et d'assurer une prise en charge appropriée de cette maladie conformément aux pratiques cliniques et aux lignes directrices.
Chez les patients présentant d’importants facteurs de risque de diminution de la densité minérale osseuse et/ou de la masse osseuse, tels que la consommation régulière d’alcool et/ou de tabac, des antécédents familiaux présumés ou prouvés d’ostéoporose ou une utilisation prolongée de médicaments pouvant réduire la masse osseuse, comme les anticonvulsivants ou les corticostéroïdes, l’administration d’acétate de leuprolide peut présenter un risque supplémentaire. Chez ces patients, il importe d’évaluer soigneusement le rapport risques-avantages avant de commencer le traitement par ZEULIDE DEPOT.
Hypogonadisme
L’administration prolongée d’acétate de leuprolide entraîne la suppression de la sécrétion de gonadotrophines hypophysaires et de la production d’hormones sexuelles ainsi que l’apparition de symptômes cliniques d’hypogonadisme. Ces changements étaient réversibles à l’arrêt du traitement. Cependant, il n’a pas encore été établi si les symptômes cliniques de l’hypogonadisme ainsi provoqué étaient réversibles chez tous les patients.
Diminution de la tolérance au glucose
Une diminution de la tolérance au glucose et un risque accru de diabète ont été signalés chez les hommes qui reçoivent un traitement antiandrogénique. Il faut mesurer périodiquement la glycémie chez les patients traités par un agoniste de la LH-RH. Les patients diabétiques pourraient avoir besoin d’une surveillance plus fréquente lorsqu’ils reçoivent un agoniste de la LH-RH.
Stéatose hépatique
Des changements métaboliques affectant le foie (stéatose hépatique) peuvent survenir.
Hématologique
L’anémie est une conséquence physiologique connue de la suppression de la sécrétion de testostérone. L’évaluation du risque d’anémie et la prise en charge de celle-ci conformément aux pratiques cliniques et aux lignes directrices locales doivent être envisagées.
L'acétate de leuprolide doit être utilisé avec prudence chez les patients souffrant d’un trouble hémorragique connu ou de thrombocytopénie ou recevant un traitement anticoagulant.
Hépatique/biliaire/pancréatique
Des cas de dysfonctionnement hépatique et d’ictère associés à des hausses des enzymes hépatiques ont été signalés chez des patients traités par l’acétate de leuprolide. Des rapports post-commercialisation ont fait état de lésions hépatiques d’origine médicamenteuse graves chez des patients recevant de l’acétate de leuprolide.
La pharmacocinétique du médicament chez les patients souffrant d’insuffisance hépatique, biliaire ou pancréatique n’a pas été établie.
Immunité
Réactions d'hypersensibilité aiguës
Des réactions d'hypersensibilité aiguës, y compris l'anaphylaxie, ont été rapportées avec les traitements contenant de la leuprolide. La leuprolide est contre-indiquée chez les patients ayant des antécédents d'hypersensibilité à l'hormone de libération des gonadotrophines (GnRH) ou aux analogues agonistes de la GnRH.
Réactions d'hypersensibilité retardées
Des réactions cutanées graves (SCAR), y compris le syndrome de Stevens-Johnson (SJS) et la nécrolyse épidermique toxique (NET), pouvant mettre la vie en danger ou être mortelles, ont été rapportées en association avec le traitement par la leuproréline. Au moment de la prescription, les patients doivent être informés des signes et symptômes (prodrome de fièvre, symptômes pseudo-grippaux, lésions muqueuses, éruption cutanée progressive ou lymphadénopathie). Les patients doivent être étroitement surveillés afin de détecter toute réaction cutanée grave. Si des signes et symptômes suggérant ces réactions apparaissent, la leuproréline doit être immédiatement arrêtée et un traitement alternatif envisagé (le cas échéant).
Surveillance et tests de laboratoire
Il est recommandé d’effectuer périodiquement des tests de la fonction rénale, un ECG, le dosage des électrolytes et des tests de la fonction hépatique.
Chez les patients atteints d’un cancer de la prostate, il arrive, en de rares occasions, que les tests de la fonction rénale et les valeurs de l’azote uréique sanguin et de la créatinine soient élevés durant les premiers jours de traitement, avant de revenir à la normale. Toutefois, lors des essais cliniques sur l’acétate de leuprolide, aucune différence significative n’a été relevée entre le début du traitement et le jour 7 suivant l’injection dans le nombre de patients présentant une hausse de la créatinine et de l’azote uréique sanguin de la normale à une valeur supérieure à la normale.
La réponse au traitement par ZEULIDE DEPOT doit être évaluée périodiquement en mesurant les taux sériques de testostérone et d'antigène prostatique spécifique (APS). Les résultats des mesures des taux de testostérone dépendent de la méthode utilisée. Il est donc souhaitable de connaître le type et le degré de précision de la méthode de mesure pour prendre des décisions cliniques et thérapeutiques appropriées.
On peut se servir de la scintigraphie osseuse pour surveiller les effets de l’acétate de leuprolide sur les lésions osseuses, et du toucher rectal, de l'échographie et/ou de la tomodensitométrie pour en évaluer les effets sur les lésions prostatiques. On peut également utiliser l'urographie intraveineuse, l'échographie ou la tomodensitométrie pour diagnostiquer ou évaluer l'uropathie obstructive. Par ailleurs, il faut évaluer les facteurs de risque de maladies cardiovasculaires au début du traitement. Les patients recevant ZEULIDE DEPOT doivent aussi faire l’objet d’une surveillance périodique des facteurs de risque ainsi que des signes et symptômes de maladies cardiovasculaires. En outre, il est recommandé de réaliser un ECG et de mesurer les taux sériques de potassium, de calcium et de magnésium au début du traitement. Une surveillance des tracés d’ECG et des électrolytes sériques durant le traitement doit également être envisagée chez les patients à risque de déséquilibre électrolytique et d’allongement de l’intervalle QTc.
Les lipides, la glycémie et/ou l’hémoglobine glycosylée (HbA1c) doivent être mesurées périodiquement chez les patients traités par un agoniste de la LH-RH et encore plus souvent chez les patients diabétiques (voir Système endocrinien/métabolisme; Diminution de la tolérance au glucose ci-dessus).
Système nerveux
Des rapports post-commercialisation ont fait état de convulsions chez des patients recevant de l’acétate de leuprolide. Parmi ces patients, on recensait des patients ayant des antécédents de convulsions, d’épilepsie, de troubles cérébrovasculaires, d’anomalies ou de tumeurs du système nerveux central ainsi que des patients qui recevaient en concomitance des médicaments ayant été associés à des convulsions, tels que le bupropion et les inhibiteurs sélectifs du recaptage de la sérotonine (ISRS). Des cas de convulsions ont également été signalés chez des patients en l’absence des troubles médicaux précités.
Une hypertension intracrânienne idiopathique (pseudotumeur cérébrale) a été rapportée chez des patients recevant du leuprolide. Les patients doivent être avertis des signes et symptômes d’hypertension intracrânienne idiopathique, notamment des maux de tête sévères ou récurrents, des troubles de la vision et des acouphènes. En cas d'hypertension intracrânienne idiopathique, l'arrêt du traitement par le leuprolide doit être envisagé.
Psychiatrique
Comme pour d’autres médicaments de cette classe, des modifications de l’humeur, y compris la dépression, ont été signalées durant le traitement par l’acétate de leuprolide. Des cas d’idées suicidaires et de tentative de suicide ont été rapportés. Il convient d’informer les patients de la possibilité de l'apparition ou de l'aggravation d'une dépression pendant le traitement par l’acétate de leuprolide.
Respiratoire
Les effets indésirables suivants ont été rapportés en association avec l'acétate de leuprolide en injection : oppression thoracique, diminution des bruits respiratoires, hémoptysie, douleur pleurétique, infiltrat pulmonaire, râles/ronchus, rhinite, pharyngite streptococcique et respiration sifflante/bronchite.
Système rénal
La pharmacocinétique du médicament chez les patients souffrant d'insuffisance rénale n'a pas été établie.
Santé de la reproduction : risques potentiels pour les femmes et les hommes
- Fonction
Un dysfonctionnement sexuel (14 %) se manifestant par une baisse de la libido et l'impuissance ont été rapportés en association avec l’acétate de leuprolide.
- Effet tératogène potentiel
ZEULIDE DEPOT est contre-indiqué chez les femmes qui sont enceintes ou qui allaitent (voir la section 2 CONTRE-INDICATIONS; 7.1.1 Femmes enceintes).
7.1 Populations particulières
7.1.1 Femmes enceintes
ZEULIDE DEPOT est contre-indiqué chez les femmes enceintes étant donné qu’il peut être nocif pour le fœtus lorsqu'il est administré à une femme enceinte (voir la section 2 CONTRE-INDICATIONS).
7.1.2 Femmes qui allaitent
ZEULIDE DEPOT est contre-indiqué (voir la section 2 CONTRE-INDICATIONS) chez les femmes qui allaitent étant donné que son innocuité et son efficacité n’ont pas été établies chez ce groupe de patientes.
7.1.3 Enfants
L'innocuité et l'efficacité de Zeulide Depot n’ont pas été établies chez les enfants.
7.1.4 Personnes âgées
La majorité des patients étudiés dans le cadre des essais cliniques sur ZEULIDE DEPOT étaient âgés de 65 ans et plus (âge moyen de 71 ± 9 ans).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
À l’instar d’autres analogues de la LH-RH, ZEULIDE DEPOT a entraîné une augmentation passagère du taux sérique de testostérone pendant la première semaine du traitement. Par conséquent, la possibilité d'une exacerbation des signes et symptômes de la maladie durant les premières semaines de traitement doit être prise en considération chez les patients présentant des métastases vertébrales et/ou une obstruction urinaire ou une hématurie. En cas d'aggravation, ces affections peuvent entraîner des troubles neurologiques comme une faiblesse et/ou une paresthésie des membres inférieurs ou l'accentuation des symptômes urinaires (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
L’innocuité de ZEULIDE DEPOT a été évaluée dans deux essais cliniques de phase III réalisés auprès de 323 patients atteints d'un cancer de la prostate et traités pendant 6 mois (160 patients ont été traités par l’injection de 3,75 mg tous les mois et 163 patients, par l’injection de 22,5 mg tous les 3 mois).
Les effets indésirables généraux suivants ayant un lien possible ou probable avec le médicament ont été rapportés par ≥ 2 % des patients qui ont reçu ZEULIDE DEPOT à une teneur de 3,75 mg (1 injection tous les mois) ou de 22,5 mg (1 injection tous les 3 mois) dans le cadre des études pivots pendant 6 mois au total (Tableau 3).
Tableau 3. Fréquence (%) des événements indésirables généraux ayant un lien possible ou probable avec le médicament rapporté par ≥ 2 % des patients traités par ZEULIDE DEPOT à 3,75 mg et ZEULIDE DEPOT à 22,5 mg pendant une période allant jusqu’à 6 mois
Appareil/système Événement indésirable | ZEULIDE DEPOT à 3,75 mg N = 160 (%) | ZEULIDE DEPOT à 22,5 mg N = 163 (%) |
Troubles vasculaires Bouffées de chaleur* | 72 (45,0) | 126 (77,3) |
Troubles généraux et réactions au point d’administration Asthénie Fatigue Érythème au point d’injection Irritation au point d’injection Induration au point d’injection Douleur au point d’injection | - 10 (6,3) - 7 (4,4) - 13 (8,1) | 7 (4,3) 16 (9,8) 5 (3,1) 4 (2,5) 15 (9,2) |
Troubles de la peau et du tissu sous-cutané Hyperhidrose Sueurs nocturnes* | 6 (3,8) 5 (3,1) | 5 (3,1) - |
Examens Hausse du taux d'alanine aminotransférase | - | 4 (2,5) |
Troubles gastro-intestinaux Nausée | - | 4 (2,5) |
Troubles musculosquelettiques et du tissu conjonctif Douleur osseuse | - | 4 (2,5) |
| Troubles du système nerveux Céphalée | 5 (3,1) | - |
Troubles psychiatriques Insomnie | - | 4 (2,5) |
Troubles rénaux et urinaires Pollakiurie | - | 4 (2,5) |
*Conséquence pharmacologique attendue de la réduction du taux de testostérone
Les bouffées de chaleur ont été l’événement indésirable le plus fréquemment rapporté (45 % des patients traités par ZEULIDE DEPOT à 3,75 mg et 77,3 % par les patients traités par ZEULIDE DEPOT à 22,5 mg). Comme il a été rapporté dans l’essai clinique sur ZEULIDE DEPOT à 3,75 mg, les bouffées de chaleur ont été graves chez 2 patients (1,3 %), modérées chez 10 patients (6,3 %) et légères chez 64 patients (40 %). Dans l’essai clinique sur ZEULIDE DEPOT à 22,5 mg, les bouffées de chaleur rapportées ont été graves chez 5 patients (3,1 %), modérées chez 28 patients (17,2 %) et légères chez 94 patients (57,7 %).
Dans les études pivots, 29 (18,1 %) et 24 (14,7 %) patients recevant respectivement 3,75 mg et 22,5 mg de médicament ont subi des événements indésirables locaux dont la plupart étaient de faible intensité. Les événements indésirables locaux signalés après l’injection de 3,75 mg (1 mois) ou de 22,5 mg (3 mois) de ZEULIDE DEPOT étaient semblables à ceux souvent associés à des produits semblables administrés par voie intramusculaire. Les événements rapportés en association avec ZEULIDE DEPOT à une teneur de 3,75 mg comprenaient la douleur au point d’injection (8,1 %), l’irritation (4,4 %) et la sensation de malaise (1,9 %); ceux signalés en association avec ZEULIDE DEPOT à une teneur de 22,5 mg comprenaient la douleur au point d’injection (9,2 %), l’érythème au point d’injection (3,1 %) et l’induration au point d’injection (2,5 %). Les autres événements indésirables locaux déclarés moins fréquemment en association avec ZEULIDE DEPOT à une teneur de 3,75 mg comprenaient l'érythème et des ecchymoses (1,3 % dans chaque cas)ainsi qu'une réaction, un gonflement, une lésion ou une hémorragie au point d’injection (0,6 % dans chaque cas), alors que ceux associés à ZEULIDE DEPOT à une teneur de 22,5 mg comprenaient un malaise, une hémorragie, de l'urticaire ou une sensation de chaleur au point d’injection, une douleur au point de ponction d’un vaisseau, une arthralgie et des douleurs musculosquelettiques (0,6 % dans chaque cas).
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les effets indésirables généraux suivants ayant un lien possible ou probable avec le médicament ont été rapportés par < 2 % des patients traités par ZEULIDE DEPOT à 3,75 mg et ZEULIDE DEPOT à 22,5 mg dans le cadre des études cliniques.
ZEULIDE DEPOT à 3,75 mg (1 mois)
Troubles de l'oreille et du
labyrinthe :
vertiges
Troubles gastro-intestinaux : douleurs abdominales basses, diarrhée, nausées, vomissements
Troubles généraux et réactions
au point d’administration :
asthénie, sensation de chaleur et de froid, agitation, pyrexie
Troubles hépatobiliaires : hyperbilirubinémie
Examens : hausse du taux d’alanine aminotransférase, hausse du taux d’aspartate aminotransférase, hausse de la température corporelle, hausse du taux de gamma-glutamyltransférase
Troubles du métabolisme et de
la nutrition :
anorexie, hypercholestérolémie, hyperlipidémie, augmentation de l'appétit
Troubles musculosquelettiques
et du tissu conjonctif :
arthralgie, dorsalgie, spasmes musculaires, douleurs aux extrémités
Troubles du système nerveux : somnolence
Troubles psychiatriques : insomnie, diminution de la libido*, altération de l'humeur, trouble du sommeil
Troubles rénaux et urinaires : pollakiurie, incontinence urinaire, rétention urinaire
Troubles de l'appareil
reproducteur et des seins :
gynécomastie*, sensibilité des seins, éjaculation sèche*, dysfonction érectile*
Troubles de la peau et du tissu
sous-cutané :
sueurs froides*, œdème périorbitaire, prurit, urticaire
*Conséquence pharmacologique attendue de la réduction du taux de testostérone
ZEULIDE DEPOT à 22,5 mg (3 mois)
Troubles de l'oreille et du
labyrinthe :
acouphène
Troubles oculaires : vision brouillée
Troubles gastro-intestinaux : douleurs abdominales hautes, constipation, diarrhée
Troubles généraux et réactions
au point d’administration :
effet indésirable du médicament, sueurs froides, sensation de chaleur, hyperhidrose, sensation d’inconfort, hémorragie, urticaire et sensation de chaleur au point d’injection, douleur, douleur au point de ponction d’un vaisseau
Examens : hausse de l’aspartate aminotransférase, hausse du calcium sanguin, hausse de la créatinine sanguine, hausse de la lactate déshydrogénase sanguine, hausse de la créatinine phosphokinase sanguine, hausse de la glycémie, baisse du potassium sanguin, hausse du potassium sanguin, hausse des triglycérides sanguins, hausse de l’urée sanguine, allongement de l’intervalle QT à l’ECG, raccourcissement de l’intervalle QT à l’ECG, inversion de l’onde T à l’ECG, aggravation de l’indice fonctionnel ECOG (Eastern Cooperative Oncology Group), hausse de la gamma-glutamyltransférase, baisse du taux de filtration glomérulaire, baisse de l’hématocrite, résultats anormaux des analyses hématologiques, baisse du taux d’hémoglobine, hausse du volume globulaire moyen, baisse du nombre de globules rouges, hausse du volume urinaire résiduel
Troubles du métabolisme et de
la nutrition :
baisse de l’appétit, hypercholestérolémie
Troubles musculosquelettiques
et du tissu conjonctif :
arthralgie, dorsalgie, douleur musculosquelettique, douleur cervicale
Troubles du système nerveux : étourdissements, dysgueusie, fourmillement, céphalée, léthargie
Troubles psychiatriques : colère, anxiété, dépression, trouble émotionnel, baisse de la libido, trouble du sommeil
Troubles rénaux et urinaires :
nycturie, douleur dans les voies urinaires, diminution du débit urinaire
Troubles de l'appareil
reproducteur et des seins :
dysfonction érectile*, douleur aux mamelons, douleur pelvienne, atrophie testiculaire, trouble testiculaire
Troubles respiratoires,
thoraciques et médiastinaux :
pleurésie
Troubles de la peau et du tissu
sous-cutané :
sueurs froides*, sueurs nocturnes, papule, prurit, prurit généralisé, éruption cutanée
Troubles vasculaires : bouffées congestives
*Conséquence pharmacologique attendue de la réduction du taux de testostérone
8.4 dRésultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Des anomalies ont été observées dans certains paramètres, mais elles sont difficiles à évaluer dans cette population. Dans le cas de ZEULIDE DEPOT à 22,5 mg, l’anomalie suivante a été observée chez ≥ 2 % des patients : hausse de l’alanine aminotransférase (ALAT). Un certain nombre de valeurs anormales de certains paramètres analytiques jugées cliniquement significatives (< 2 % dans chaque cas) ont été observées dans les deux essais cliniques sur ZEULIDE DEPOT (voir 8.3 Effets indésirables peu courants observés au cours des essais cliniques, Examens).
8.5 Effets indésirables observés après la mise en marché
Une hypertension intracrânienne idiopathique (pseudotumeur cérébrale) a été rapportée avec une fréquence inconnue; si cela se produit, l’arrêt du traitement par ZEULIDE DEPOT doit être envisagé.
Variations de la densité osseuse
Des cas de diminution de la densité osseuse chez des hommes ayant subi une orchidectomie ou ayant été traités par un analogue ou un agoniste de la LH-RH ont été rapportés dans la littérature médicale. On peut s’attendre à ce que la castration médicale de longue durée chez l’homme entraîne des effets sur la densité osseuse.
Apoplexie hypophysaire
Au cours de la surveillance post-commercialisation, de rares cas d’apoplexie hypophysaire (syndrome clinique secondaire à un infarctus de l’hypophyse) ont été signalés à la suite de l’administration d’un analogue de la LH-RH. Dans la majorité des cas, on a diagnostiqué un adénome hypophysaire; en général, les cas d’apoplexie hypophysaire sont survenus dans les deux semaines suivant l’administration de la première dose, certains survenant dans la première heure. Dans ces cas, les symptômes d’apoplexie hypophysaire étaient les suivants : céphalées soudaines, vomissements, troubles visuels, ophtalmoplégie, altération de l’état mental et, parfois, collapsus cardiovasculaire. Des soins médicaux immédiats ont été nécessaires.
Convulsions
Durant la période de surveillance post-commercialisation, qui comprend l’emploi d’autres formes posologiques et d’autres populations de patients, des cas de convulsions ont été rapportés chez des patients traités par l’acétate de leuprolide.
Insuffisance hépatique et rénale
Des cas de lésions hépatiques d’origine médicamenteuse graves ont été rapportés après la commercialisation chez des patients recevant de l’acétate de leuprolide.
Troubles de la peau et du tissu sous-cutané
Des cas de syndrome de Stevens-Johnson/nécrolyse épidermique toxique (SJS/TEN), d'éruption cutanée toxique et d'érythème polymorphe ont été rapportés (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Endocrinologie et métabolisme
Stéatose hépatique.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude en bonne et due forme sur les interactions médicamenteuses n'a été menée sur ZEULIDE DEPOT. Aucune donnée n’est disponible sur son interaction avec l’alcool.
9.4 Interactions médicament-médicament
Aucune étude de pharmacocinétique portant sur les interactions médicamenteuses n'a été effectuée.
Étant donné que le traitement antiandrogénique peut allonger l’intervalle QTc, l’emploi concomitant d’acétate de leuprolide et de médicaments connus pour allonger l’intervalle QTc ou capables de provoquer des torsades de pointes doit être soigneusement évalué. Ces produits comprennent entre autres, mais sans s’y limiter, les suivants : antiarythmiques de classe IA (p. ex., quinidine, disopyramide), de classe III (p. ex., amiodarone, dronédarone, sotalol, dofétilide, ibutilide) ou de classe IC (p. ex., flécaïnide, propafénone), antipsychotiques (p. ex., chlorpromazine), antidépresseurs (p. ex., amitriptyline, nortriptyline), opioïdes (p. ex., méthadone), antibiotiques macrolides et analogues (p. ex., érythromycine, clarithromycine, azithromycine), antibiotiques quinolones (p. ex., moxifloxacine), antimalariens (p. ex., quinine), antifongiques azolés, antagonistes des récepteurs de la 5-hydroxytryptamine (5-HT3) (p. ex., ondansétron) et agonistes des récepteurs β2-adrénergiques (p. ex., salbutamol).
9.5 Interactions médicament-aliment
Les interactions entre le médicament et les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions entre le médicament et les plantes médicinales n'ont pas été établies.
9.7 9.7 Interactions médicament-tests de laboratoire
Le traitement par l’acétate de leuprolide provoque la suppression de l'axe hypophysogonadique. Les résultats des épreuves de diagnostic de la fonction hypophysaire et de la fonction gonadique effectuées pendant et après le traitement par le leuprolide peuvent être altérés.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’acétate de leuprolide est un nonapeptide synthétique analogue de l'hormone naturelle de libération de la gonadotrophine (LH-RH). Cet analogue est plus actif que l'hormone naturelle. Administré selon les indications, l’acétate de leuprolide est un inhibiteur puissant de la sécrétion des gonadotrophines. Sa structure chimique est différente de celle des hormones stéroïdes.
Contrairement aux hormones stéroïdes, l’acétate de leuprolide exerce un effet spécifique sur la sécrétion des gonadotrophines hypophysaires et sur l'appareil reproducteur humain.
Cette particularité réduit le risque d'effets indésirables tels que la gynécomastie, la thromboembolie, l'œdème et les troubles de la sphère hépatobiliaire.
10.2 Pharmacodynamique
10.2.1 Généralités
Chez l'être humain, l'administration sous-cutanée d'acétate de leuprolide selon une posologie uniquotidienne entraîne d'abord une augmentation du taux des hormones lutéinisante (LH) et folliculostimulante (FSH) circulantes, qui se traduit par une hausse passagère de la concentration des stéroïdes gonadiques (testostérone et dihydrotestostérone chez l'homme, œstrone et œstradiol chez la femme non ménopausée). Cependant, l'administration continue d'acétate de leuprolide à des doses thérapeutiques inhibe la sécrétion hypophysaire de gonadotrophine et supprime la stéroïdogenèse testiculaire et ovarienne. Cela entraîne une réduction du taux de LH et de FSH chez tous les patients. Chez l'homme, les taux de testostérone diminuent jusqu’aux taux caractéristiques de la castration (≤ 0,5 ng/ml); chez la femme non ménopausée, la concentration d'œstrogènes devient aussi faible que chez la femme ménopausée. Cette réduction des taux d'hormones stéroïdes se produit de deux à quatre semaines après le début du traitement et se maintient aussi longtemps qu'on le poursuit. Les taux de testostérone caractéristiques de la castration se sont maintenus jusqu'à cinq ans chez des hommes atteints d'un cancer de la prostate. L’effet est réversible à l'arrêt de la prise du médicament. La réponse pharmacodynamique après trois injections mensuelles de ZEULIDE DEPOT à 3,75 mg a été évaluée chez 12 patients atteints d’un cancer avancé de la prostate. Après la première administration (1er mois, jours 0 à 28), les concentrations de leuprolide ont augmenté rapidement. Le premier pic a été suivi d’une baisse, puis d’une autre augmentation de la concentration du médicament causée par la libération prolongée de leuprolide. En réponse à l’exposition au leuprolide, la concentration moyenne de testostérone s’est rapidement élevée au-dessus du taux initial (atteignant un maximum le jour 3), pour ensuite diminuer jusqu’à des concentrations inférieures à celles caractéristiques de la castration (≤ 0,5 ng/ml) dans les 21 jours suivant la première dose. Tous les patients qui se sont rendus au terme de l’étude présentaient des taux de testostérone caractéristiques de la castration à toutes les évaluations mensuelles.
Dans le cas de ZEULIDE DEPOT à 22,5 mg, la réponse pharmacodynamique a été évaluée après deux injections espacées de 3 mois chez 30 patients atteints d’un cancer de la prostate. Comme dans le cas de la préparation à 3,75 mg, après chaque administration du médicament, les concentrations de leuprolide ont augmenté rapidement jusqu'à une valeur maximale pour ensuite diminuer sur une période de plusieurs jours, et se maintenir ensuite grâce à la libération prolongée de leuprolide. En réponse à l’exposition au leuprolide, la concentration moyenne de testostérone s’est rapidement élevée au-dessus du taux initial (atteignant son maximum le jour 2), pour ensuite diminuer jusqu’à des concentrations inférieures à celles caractéristiques de la castration (≤ 0,5 ng/ml) dans les 28 jours suivant la première dose. Après la deuxième administration, le jour 84, les paramètres pharmacodynamiques de la testostérone reflétaient l’atteinte de concentrations plasmatiques de testostérone très faibles ou inférieures à la limite de quantification et des taux caractéristiques de la castration ont été maintenus pendant toute la durée de l’étude (jour 168).
10.3 Pharmacocinétique
Absorption
Après l’administration de trois injections mensuelles de ZEULIDE DEPOT à 3,75 mg chez un échantillon de patients atteints d’un cancer de la prostate (N = 12), la concentration plasmatique maximale d’acétate de leuprolide s’est révélée semblable durant les trois cycles. Après la première injection (1er mois, jours 0 à 28), une phase explosive initiale caractérisée par une concentration élevée de leuprolide (Cmax de 13,14 ± 3,07 ng/ml à 0,04 jour) a été suivie par une diminution du taux de leuprolide et par une deuxième hausse caractérisée par une phase stationnaire durant laquelle la concentration de leuprolide est demeurée relativement constante.
Dans le cadre d’une étude pharmacocinétique au cours de laquelle deux injections séquentielles de ZEULIDE DEPOT à 22,5 mg (à 3 mois d'intervalle) ont été administrées à un échantillon de patients atteints d’un cancer de la prostate (N = 30), la concentration plasmatique maximale d’acétate de leuprolide s’est révélée semblable après chaque administration du médicament. Une phase explosive initiale, caractérisée par une concentration élevée de leuprolide, a été observée après la première injection (Cmax de 6,66 ± 3,40 ng/ml le jour 2). Le pic de leuprolide a été suivi d'une baisse de la concentration jusqu'à l’atteinte d’un plateau qui s’est maintenu jusqu'à la dose suivante, le jour 84; une réponse semblable a été observée après l’administration suivante. Les concentrations plasmatiques maximales de leuprolide (Cmax) les jours 0 à 84 (1re dose) et les jours 84 à 168 (2e dose) correspondent à des moyennes (± ÉT) de 46,79 (± 18,0) ng/ml et de 48,30 (± 18,6) ng/ml respectivement. La hausse initiale de la concentration, suivie d’une baisse rapide jusqu’à l’état d’équilibre, a été semblable au schéma de libération observé après l’administration de la forme posologique mensuelle.
Aucun signe d'accumulation de leuprolide n’a été observé après l'administration répétée de ZEULIDE DEPOT aux deux teneurs.
Distribution
Le volume de distribution moyen de l’acétate de leuprolide à l'état d'équilibre était de 27 l après son administration en bolus par voie intraveineuse à des volontaires masculins sains. La liaison in vitro aux protéines plasmatiques humaines variait de 43 à 49 %.
Métabolisme
Chez des volontaires masculins sains, l’administration d’une dose de 1 mg d’acétate de leuprolide en bolus par voie intraveineuse a révélé que la clairance générale moyenne était de 7,6 l/h. La demi-vie d’élimination terminale était d’environ trois heures, selon un modèle à deux compartiments. Le principal métabolite du leuprolide était un pentapeptide (M-1). Aucune étude n'a été réalisée sur le métabolisme de ZEULIDE DEPOT.
Élimination
Aucune étude n'a été réalisée sur l’excrétion de ZEULIDE DEPOT.
Populations et états pathologiques particuliers
- Enfants : Aucune étude de pharmacocinétique sur l'acétate de leuprolide par injection intramusculaire n'a été effectuée chez l'enfant.
- Personnes âgées : Voir la section 7 MISES EN GARDE ET PRECAUTIONS, Populations particulières, Personnes âgées.
- Grossesse et allaitement : ZEULIDE DEPOT est contre-indiqué chez les patientes qui sont enceintes ou qui allaitent. Voir la section 2 CONTRE-INDICATIONS.
- Polymorphisme génétique : Les effets du polymorphisme génétique sur la pharmacocinétique de ZEULIDE DEPOT n’ont pas été étudiés.
- Origine ethnique : Aucune différence pharmacocinétique due à la race n’a été observée.
- Insuffisance hépatique : La pharmacocinétique du médicament chez les patients souffrant d'insuffisance hépatique n'a pas été établie.
- Insuffisance rénale : La pharmacocinétique du médicament chez les patients souffrant d'insuffisance rénale n'a pas été établie.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
ZEULIDE DEPOT doit être entreposé à une température inférieure à 25°C. Craint le gel.
Une fois que le produit a été reconstitué avec le diluant, la suspension doit être administrée immédiatement. Jeter toute solution inutilisée.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Laisser le produit atteindre la température ambiante avant l’utilisation.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
Nom propre : acétate de leuprolide
Nom chimique : acétate de 5-oxo-L-prolyl-L-histidyl-L-tryptophyl-L-séryl-L-tyrosyl- D-leucyl-L-leucyl-L-arginyl-N-éthyl-L-prolinamide
Formule moléculaire et masse moléculaire : C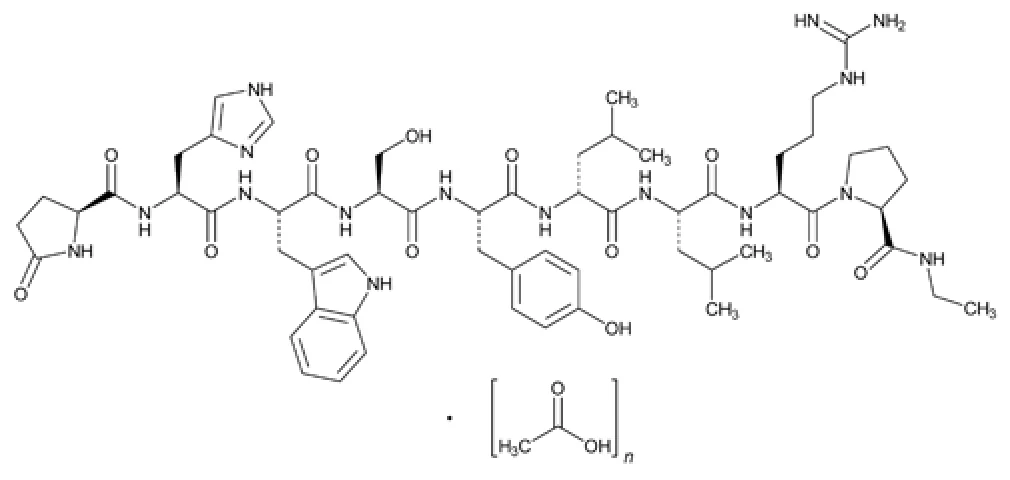 59H84N16O12·C2H4O2; 1209,41, sous forme de base libre
Formule de structure :
Propriétés physicochimiques : Description : l’acétate de leuprolide a l’aspect d’une poudre fine et légère, dont la couleur varie de blanc à blanc cassé.
Solubilité : très soluble dans l’eau, l’éthanol et le propylèneglycol pKa : 9,6
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 4 : Résumé des données démographiques lors des études cliniques menées chez des patients atteints du cancer de la prostate
Nº d’étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration | |||||||
| et durée |
ZEULIDE DEPOT à une teneur de 3,75 mg | Étude multicentrique ouverte visant à évaluer l'innocuité et l'efficacité de ZEULIDE DEPOT chez des patients souffrant d'un cancer de la prostate | 3,75 mg par voie intramusculaire toutes les 4 semaines pendant 24 semaines | 160 | Moyenne ± ÉT 71,6 ± 9,2 Plage 48-90 | Hommes |
ZEULIDE DEPOT à une teneur de 22,5 mg | Étude multicentrique ouverte visant à évaluer l'innocuité et l'efficacité de ZEULIDE DEPOT chez des patients souffrant d'un cancer de la prostate | 22,5 mg Étude à doses multiples visant à évaluer 2 doses séquentielles administrées à 3 mois d'intervalle | 163 | Moyenne ± ÉT 71,0 ± 9,0 Plage 47-91 | Hommes |
Le tableau ci-dessous présente les données démographiques détaillées de la population à l'étude.
| Paramètre | ZEULIDE DEPOT à une teneur de 3,75 mg Population d’évaluation de l’innocuité (N = 160) | ZEULIDE DEPOT à une teneur de 22,5 mg Population d’évaluation de l’innocuité (N = 163) |
Âge Moyenne ± ÉT Plage | 71,6 ± 9,2 48-90 | 71,0 ± 9,0 47-91 |
Poids (kg) Moyenne ± ÉT Plage | 83,7 ± 15,5 51-130 | 88,8 ± 18,6 52-159 |
Taille (cm) Moyenne ± ÉT Plage | 174,2 ± 8,1 150-193 | 175,0 ± 8,0 149-191 |
Sexe Masculin | 160 (100 %) | 163 (100 %) |
Origine ethnique Blancs Noirs Hispaniques Asiatiques Autres | 140 (87,5 %) 16 (10 %) 3 (1,9 %) 1 (0,6 %) | 101 (62,0 %) 49 (30,1 %) 9 (5,5 %) 2 (1,2 %) 2 (1,2 %) |
| Concentration de testostérone au départ (ng/ml) Moyenne ± ÉT Plage | 5,48 ± 4,20 1,33-30,70 | 4,14 ± 1,83 0,63-9,90 |
14.2 Résultats de l’étude
Deux études multicentriques de phase III en mode ouvert ont été réalisées pour évaluer l'innocuité et l'efficacité de ZEULIDE DEPOT chez des patients atteints d’un cancer de la prostate. La première étude a été réalisée chez 160 patients atteints d’un cancer de la prostate qui n’avaient jamais reçu de traitement pour déterminer si ZEULIDE DEPOT à 3,75 mg injecté par voie intramusculaire une fois toutes les quatre semaines pendant 24 semaines réduirait le taux de testostérone et le maintiendrait au taux caractéristique de la castration (≤ 0,5 ng/ml).
Le jour 21, 78,7 % des patients présentaient des taux de testostérone caractéristiques de la castration. Le jour 28, 96,8 % des patients avaient des taux de testostérone caractéristiques de la castration et ce taux était ≤ 0,2 ng/ml chez 73,1 %. Aucun cas de hausse brusque de la testostérone pendant le traitement (breakthrough response) ou après la réinjection du médicament (acute-on-chronic response) n’a été rapporté durant l’étude. Tous les participants (100 %) ont maintenu un taux de testostérone caractéristique de la castration à tous les principaux points d’évaluation (jours 56, 84, 112, 140 et 168) jusqu’à la fin de l’étude (voir la figure 1). Au terme de l'étude, 92,8 % des patients avaient un taux de testostérone ≤ 0,2 ng/ml.
Figure 1. Concentrations plasmatiques de testostérone (moyenne ± ÉT) pour tous les patients (N = 160) qui ont reçu 6 injections intramusculaires mensuelles de ZEULIDE DEPOT à 3,75 mg
Le jour 14 et le jour 4 après la première injection de ZEULIDE DEPOT, les concentrations sériques moyennes de LH et de FSH avaient diminué en deçà de leurs concentrations de départ, respectivement. En outre, les taux sériques moyens d’APS ont progressivement diminué durant le premier mois et sont demeurés inférieurs à leur valeur de départ jusqu'à la fin de l’étude. Toutefois, une importante variation inter-individuelle des concentrations d’APS a été observée pendant toute la durée de l’étude.
Par la suite, une étude à doses multiples a été réalisée pour évaluer deux doses séquentielles de ZEULIDE DEPOT à 22,5 mg administrées à intervalle de 3 mois chez 163 patients atteints d’un cancer de la prostate confirmé à l’histologie. Le jour 28, chez 98,7 % des patients, les taux de testostérone avaient diminué en deçà du seuil de castration (≤ 0,5 ng/ml) et 78,0 % des patients répondaient au critère plus rigoureux, une concentration de testostérone ≤ 0,2 ng/ml. Au terme de l’étude (jour 168), 99,3 % des 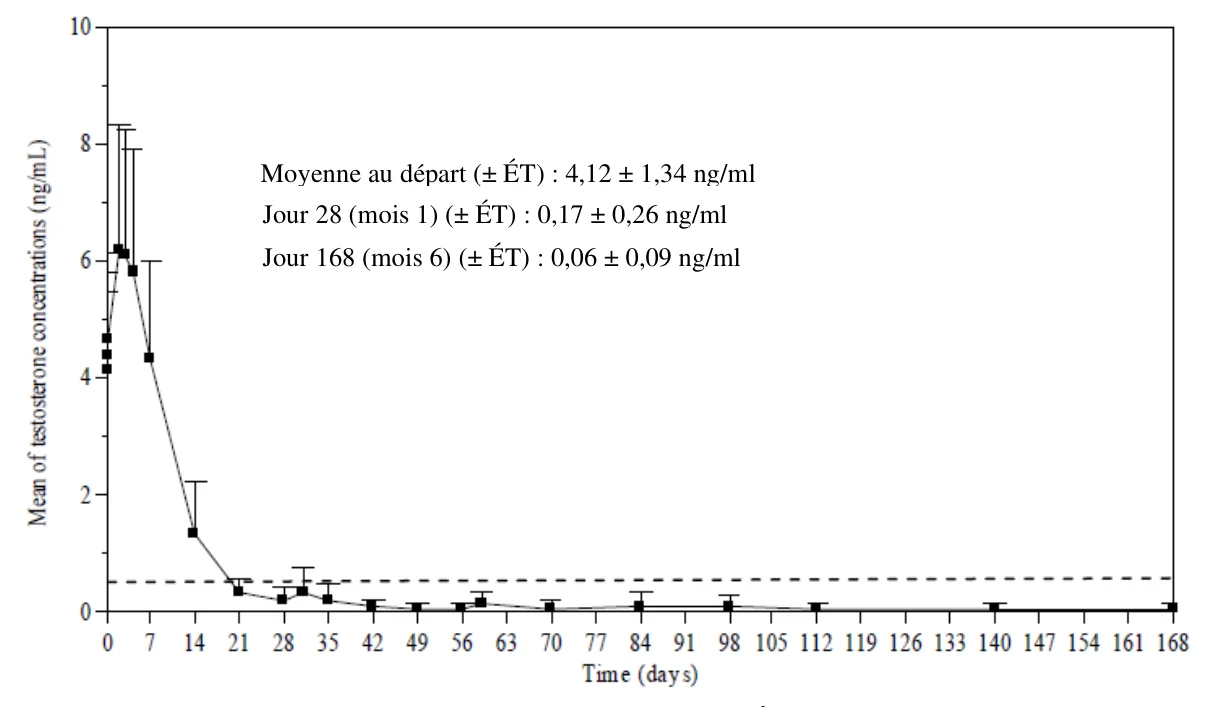
| Moyenne au départ (± ÉT) : 4,12 ± 1,34 ng/ml | |
| Jour 28 (mois 1) (± ÉT) : 0,17 ± 0,26 ng/ml | |
| Jour 168 (mois 6) (± ÉT) : 0,06 ± 0,09 ng/ml | |
patients avaient maintenu un taux caractéristique de la castration. Par ailleurs, 90,7 % des patients présentaient des taux de testostérone ≤ 0,2 ng/ml le jour 168.
Les paramètres d’évaluation de l’efficacité secondaires comprenaient les concentrations sériques de LH, de FSH et d’APS. Le jour 14 après la première injection, les taux sériques moyens de LH et de FSH avaient diminué en deçà de leur valeur au départ, reflétant la réponse du cancer de la prostate au traitement antiandrogénique. Les concentrations sont demeurées bien en deçà des valeurs de départ du jour 28 jusqu’à la fin de l’étude. Pendant le traitement, les taux sériques médians d’APS ont progressivement diminué (premier mois) et sont demeurés inférieurs à leur valeur de départ jusqu'à la fin de l’étude. Les concentrations d’APS présentaient également une grande variabilité chez les patients tout au long de cette étude. Les concentrations de PSA ont également montré une grande variabilité entre les patients tout au long de cette étude.Le profil pharmacocinétique du leuprolide déterminé dans une analyse d’un sous-groupe de patients (N = 30) a confirmé le caractère soutenu de la libération de ZEULIDE DEPOT à 22,5 mg pendant toute la durée de l’étude.
Figure 2. Concentrations plasmatiques de testostérone (moyenne ± ÉT) pour les patients (N = 161) qui ont reçu 2 injections intramusculaires mensuelles de ZEULIDE DEPOT à 22,5 mg
Une évaluation de l’indice fonctionnel de l’OMS/ECOG a montré la stabilité de la plupart des patients, plus de 76 % (1 mois) et plus de 82 % (3 mois) ayant un indice fonctionnel de 0 pendant toute l’étude, ce qui indique qu’ils étaient pleinement actifs et capables d’accomplir toutes les activités qu’ils effectuaient avant la maladie, sans aucune restriction. Tous les résumés des douleurs osseuses, des symptômes urinaires et des douleurs urinaires indiquent une bonne maîtrise des symptômes et ont été constants durant toutes les études, sans signe d’exacerbation.
Le profil d’innocuité observé de ZEULIDE DEPOT à 3,75 mg (1 mois) et à 22,5 mg (3 mois) était semblable à celui d’autres produits contenant de l’acétate de leuprolide. 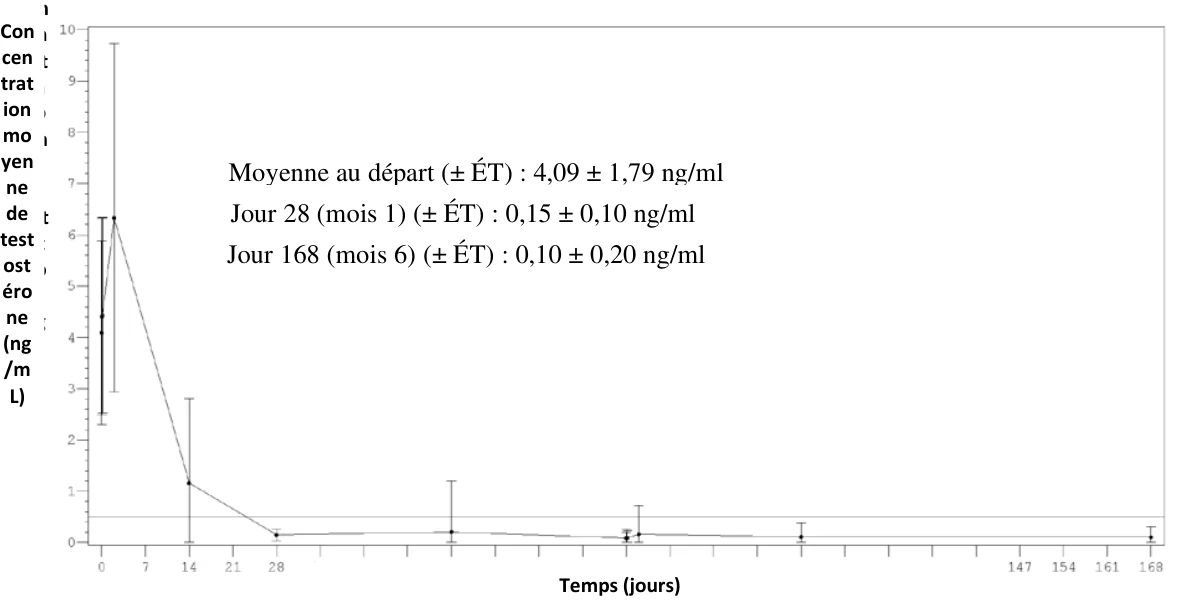
| Con cen trat ion mo yen ne de test ost éro ne (ng /m L) |
| Temps (jours) |
| Moyenne au départ (± ÉT) : 4,09 ± 1,79 ng/ml | |
| Jour 28 (mois 1) (± ÉT) : 0,15 ± 0,10 ng/ml | |
Jour 168 (mois 6) (± ÉT) : 0,10 ± 0,20 ng/ml 
| Con cen trat ion mo yen ne de est ost éro ne (ng /m L) | ||
| t | ||
| Temps (jours) |
Tableau 5 - Résultats des études sur ZEULIDE DEPOT chez les patients atteints de cancer de la prostate
Critères d'évaluation primaires | Valeur associée et | Valeur associée et | ||||
| signification statistique pour | signification statistique pour | |||||
| le médicament à des | le placebo ou le contrôle | |||||
| dosages spécifiques | actif | |||||
ZEULIDE DEPOT à 3,75 mg, injecté par voie intramusculaire une fois toutes les quatre semaines pendant 24 semaines, réduira la testostérone à un niveau castral (≤ 0,5 ng/mL) et la maintiendra à ce niveau chez les patients atteints d'un cancer de la prostate non traité antérieurement. | Au 21e jour, 78,7 % des patients avaient atteint la castration médicale. Au 28e jour, 96,8 % des patients avaient atteint des niveaux de castration; 73,1 % avaient atteint des niveaux ≤ 0,2 ng/mL. Aucune percée n'a été signalée tout au long de l'étude. À la fin de l'étude, 92,8 % des patients avaient des taux de testostérone ≤ 0,2 ng/mL. | Sans objet | ||||
Étude à doses multiples visant à évaluer deux doses séquentielles de ZEULIDE DEPOT à 22,5 mg administrées à un intervalle de 3 mois à des patients atteints d'un carcinome de la prostate histologiquement prouvé. | Au jour 28 : 98,7 % des patients avaient un taux de testostérone inférieur au seuil de castration (≤0,5 ng/mL). Au 28e jour, 78,0 % des patients présentaient des taux de testostérone ≤0,2 ng/mL. À la fin de l'étude (jour 168), 99,3 % des patients ont conservé des niveaux de castration et 90,7 % des patients présentaient des taux de testostérone ≤0,2 ng/mL. | Sans objet | ||||
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité aiguë
Des études dont les résultats ont été publiés sur une préparation d’acétate de leuprolide à libération continue ont montré que ce produit avait une faible toxicité aiguë chez la souris et le rat, les DL50 étant supérieures à 5000 mg/kg (plus de 400 mg d’acétate de leuprolide/kg) par les voies d’administration orale, sous-cutanée et intrapéritonéale, et supérieures à 2000 mg/kg (plus de 160 mg d’acétate de leuprolide/kg) par la voie intramusculaire. Les seuls signes cliniques observés étaient liés à des effets locaux au point d’injection.
Toxicité à long terme
Études chez le rat
L'acétate de leuprolide pour suspension à effet prolongé a été administré par voie intramusculaire à trois groupes de rats mâles à raison de 10, de 30 et de 100 mg/kg/semaine (équivalant à 0,8, à 2,4 et à 8,0 mg/kg/semaine d'acétate de leuprolide injectable) une fois par semaine pendant 13 semaines. Les rats recevant la dose de 100 mg/kg/semaine présentaient une atrophie des testicules; de plus, on a remarqué des taches blanches aux points d'injection. L'atrophie des testicules a été attribuée à l'effet hormonal de l'acétate de leuprolide; on a établi à 100 mg/kg/semaine la dose ne provoquant pas d'effet toxique.
Dans une autre étude de toxicité, on a administré à des rats mâles de l'acétate de leuprolide pour suspension à effet prolongé par voie sous-cutanée une fois par semaine pendant trois semaines à raison de 30 mg/kg/semaine (équivalant à 2,4 mg/kg/semaine d'acétate de leuprolide injectable). On a observé une atrophie des testicules et une légère induration. La dose n'entraînant pas d'effet toxique a été établie à 30 mg/kg/semaine.
Dans une troisième étude, on a administré de l'acétate de leuprolide pour suspension à effet prolongé par voie sous-cutanée à des groupes de rats et de rates à raison de 0, de 10, de 30 et de 100 mg/kg/semaine une fois par semaine pendant 13 semaines (équivalant à 0, à 0,8, à 2,4 et à 8,0 mg/kg/semaine d'acétate de leuprolide injectable). Une atrophie des testicules et une induration au point d'injection ont été signalées; chez les rates, l’inhibition de l’ouverture du vagin a été maintenue pendant toute la durée de l'administration du médicament. L'acétate de leuprolide pour suspension à effet prolongé a donné lieu à des modifications associées aux effets pharmacologiques prévus. La dose n’entraînant pas d'effet toxique a été établie à 100 mg/kg/semaine.
Études chez le chien
Dans deux études différentes, des beagles mâles et femelles ont reçu de l'acétate de leuprolide pour suspension à effet prolongé par voie sous-cutanée pendant 13 semaines, une fois par semaine, à raison de 10, de 30 et de 100 mg/kg/semaine, équivalant à 0,8, à 2,4 et à 8 mg/kg/semaine d'acétate de leuprolide injectable. Aucun décès n'est survenu. Les signes et symptômes observés sont notamment des lésions inflammatoires aux points d'injection et des modifications atrophiques des glandes sexuelles primaires et secondaires. Les modifications aux points d'injection, tant chez le groupe témoin que chez les groupes expérimentaux, étaient attribuables aux microcapsules plutôt qu'au leuprolide et étaient réversibles.
Cancérogénicité : Aucune étude visant à déterminer le pouvoir cancérogène de ZEULIDE DEPOT n’a été réalisée.
On a réalisé deux études de cancérogénicité d'une durée de deux ans sur des rongeurs. Des rats et des souris ont reçu quotidiennement de l’acétate de leuprolide à raison de 0,6, de 1,5 et de 4 mg/kg/jour et de 0,6, de 6 et de 60 mg/kg/jour, respectivement.
Chez les rats, une autopsie pratiquée au bout de 12 mois a permis de noter une hyperplasie, une hypertrophie et des adénomes bénins de l'hypophyse dont la fréquence était liée à la dose. Par ailleurs, chez les rats et les rates ayant reçu pendant 24 mois par voie sous-cutanée de fortes doses quotidiennes du médicament (de 0,6 à 4 mg/kg), on a observé des adénomes bénins de l'hypophyse dont la fréquence était liée à la dose de manière statistiquement significative.
Chez les souris, l'administration de doses allant jusqu'à 60 mg/kg pendant deux ans n'a pas provoqué de changements néoplasiques ni d'anomalies hypophysaires.
On a traité des patients par le leuprolide à des doses pouvant atteindre 10 mg/jour pendant une période allant jusqu'à trois ans et 20 mg/jour pendant deux ans. Aucun des patients traités n'a présenté de signes cliniques d'anomalies hypophysaires.
Génotoxicité : Une préparation à libération prolongée de leuprolide ne s’est pas révélée mutagène dans un essai cytogénétique in vitro sur des cellules de poumon de hamster chinois ou dans le test du micronoyau in vivo chez la souris. Dans le test de réversion bactérien (test d’Ames) sur E. coli et S. typhimurium, l’acétate de leuprolide ne s’est pas révélé mutagène.
Toxicité pour la reproduction et le développement : Des études sur la reproduction et la tératologie réalisées avec une préparation à libération prolongée indiquent que tous les effets observés sont liés aux conséquences de l’administration répétée de cet agent pharmacologique. Des études sur la fertilité, dans lesquelles des rats mâles ont reçu à trois reprises une dose du médicament à intervalles de quatre semaines avant l’accouplement, ont montré que le médicament produisait une atrophie réversible des testicules ou des organes sexuels accessoires à une dose aussi faible que 0,024 mg/kg (sous forme de leuprolide), ainsi qu’une baisse de la concentration de LH, de FSH et de testostérone Une réduction réversible de la copulation et des sites d’implantation a également été constatée à la dose élevée de 2,4 mg/kg. Aucun effet sur les fœtus n’a été observé.
L’administration d’une dose unique de 2,4 mg d’acétate de leuprolide/kg à des rates quatre semaines avant l’accouplement a provoqué une interruption du cycle œstral et une diminution de la taille du vagin. Le poids des ovaires et de l'utérus a également diminué. À une dose de 0,24 mg/kg et plus, le nombre de corps lutéaux et de sites d’implantation était réduit après l’accouplement. Le nombre de fœtus vivants était moindre chez les rates ayant reçu une dose de 2,4 mg/kg et plus.
Le développement des fœtus ne présentait aucune anomalie. La préparation de leuprolide à libération prolongée ne s’est révélée tératogène ni chez le rat ni chez le lapin. Dans une étude périnatale, l’administration de la préparation de leuprolide à libération prolongée avant la parturition à des doses atteignant 8 mg/kg a eu des effets sur le poids des organes sexuels, mais n’a entraîné aucun effet indésirable sur les fœtus, y compris sur le poids de leurs organes sexuels.
Lors d’une autre étude, l’administration de doses d’essai de 0,00024, de 0,0024 et de 0,024 mg/kg d’acétate de leuprolide (soit de 1/300 à 1/3 de la dose de 3,75 mg) à des lapines le jour 6 de la gestation a provoqué une augmentation, liée à la dose, des anomalies fœtales graves.
Toxicologie particulière : Pour étudier l’effet de l’acétate de leuprolide au point d’injection, la toxicité locale de préparations très semblables à ZEULIDE DEPOT à 3,75 mg a été évaluée dans différents modèles animaux.
Études chez le rat et le chien
Chez le rat et le chien, l’examen histopathologique a été réalisé après l’administration sous-cutanée de la préparation à libération prolongée d’acétate de leuprolide (acétate de leuprolide en microcapsules dans du PLGA) ou d’un placebo de PLGA. Les animaux ont été traités pendant 13 semaines (rats et chiens) et 12 mois (rats). L’examen histopathologique des points d’injection n’a révélé que du tissu de granulation accompagné de kystes qui avaient disparu, respectivement, dans les 10 ou 13 semaines suivant l’administration. Ces changements étaient principalement caractérisés par des réactions à un corps étranger causées par le PLGA.
Études chez le lapin
La tolérance locale à la préparation à libération prolongée avec et sans inclusion de l’acétate de leuprolide (au total quatre injections sous-cutanées ont été administrées une fois toutes les 4 semaines) a été étudiée chez le lapin. Les examens macroscopiques et microscopiques (jours 2, 14 et 56 après la dernière injection) des préparations à libération prolongée avec et sans acétate de leuprolide ont donné des résultats semblables. La réaction à un corps étranger, en l’absence de changements toxicologiques dans le tissu cutané et musculaire environnant, indique que ces préparations ont un très faible potentiel irritant.
Études chez le cobaye
Deux études ont été réalisées pour évaluer les risques d'anaphylaxie générale ou d'hypersensibilité retardée chez des cobayes ayant reçu de l'acétate de leuprolide pour suspension à effet prolongé.
Étude préliminaire du potentiel antigénique. On a administré de l'acétate de leuprolide pour suspension à effet prolongé à des cobayes à raison de 123 mg/kg toutes les deux semaines, quatre fois par voie intramusculaire et une fois par voie sous-cutanée, deux semaines après la dernière administration intramusculaire. On a comparé les résultats obtenus avec ceux des animaux témoins traités qui ont reçu 122 mg/kg d'un placebo sous forme de microcapsules par voie intrapéritonéale ou 5 mg/animal d'ovalbumine par voie intraveineuse. On n'a observé aucune réaction anaphylactique générale chez les animaux traités par l'acétate de leuprolide pour suspension à effet prolongé et avec le placebo, mais une faible production d'anticorps équivoque a été signalée chez certains.
Dans une deuxième étude, on a comparé le risque de sensibilisation avec l'acétate de leuprolide pour suspension à effet prolongé à des doses de 50 mg/animal/prise administrées par voie intramusculaire (anaphylaxie générale) ou à des doses d'environ 7,2 mg/animal/prise (0,05 ml d'une suspension de 144,23 mg/ml) administrées par voie intradermique (hypersensibilité retardée) aux effets provoqués par la gélatine, l'albumine d'œuf ou le captan. Aucun signe de réaction anaphylactique ou d'hypersensibilité retardée n'a été observé avec l'acétate de leuprolide pour suspension à effet prolongé, tandis que les autres produits ont donné lieu à des signes de réaction anaphylactique (grattage du museau, éternuements, dyspnée ou irritation locale).
\