


Monographie de produit - Éperzan
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation et concentration | Ingrédients non médicinaux |
| Sous-cutanée | Poudre pour solution injectable présentée dans un stylo injecteur prérempli 30 mg/0,5 mL* et 50 mg/0,5 mL* *après la reconstitution | Phosphate de sodium monobasique monohydraté Phosphate de sodium dibasique anhydre Tréhalose dihydraté Mannitol Polysorbate 80 Eau pour injection |
DESCRIPTION
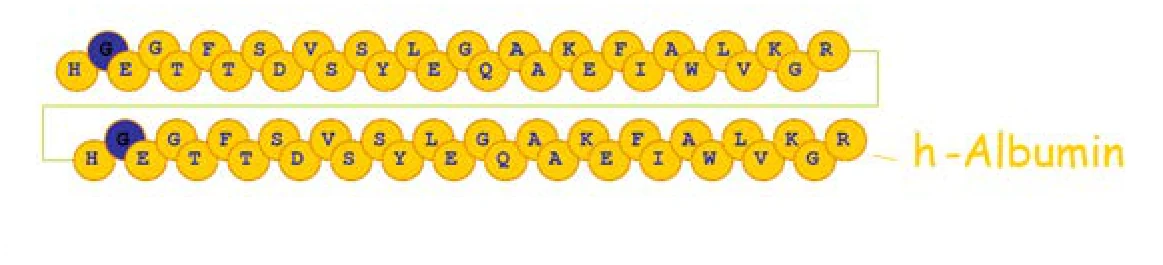
EPERZANMC contient de l’albiglutide, un analogue du GLP-1 (Glucagon-Like Peptide-1) humain, et il exerce une activité agoniste sur le récepteur GLP-1. L’albiglutide est issu de la fusion génétique de 2 copies en tandem de GLP-1 humain modifié (dont la séquence d’acides aminés présente 97 % d’homologie avec le GLP-1 [7-36] humain endogène) et d’albumine humaine. La séquence du GLP-1 a été modifiée par la substitution en position 8 d’une glycine à l’alanine présente à l’état naturel, cela afin de conférer une résistance à la protéolyse orchestrée par la dipeptidyl peptidase-IV (DPP-IV). Grâce au fragment d’albumine humaine de la protéine de fusion recombinante de même qu’à la résistance à la DPP-IV, la demi-vie est prolongée et le médicament peut être administré une fois par semaine.
L’albiglutide est produite à partir d’une souche de Saccharomyces cerevisiæ modifiée de manière à exprimer la protéine thérapeutique.
EPERZANMC est présenté dans un stylo injecteur muni d’une cartouche à double compartiment contenant une poudre de couleur blanche à jaune et un diluant limpide pour solution injectable. Chaque stylo injecteur prérempli à usage unique de 30 mg renferme 40,3 mg d’albiglutide lyophilisé et 0,65 mL de diluant conçus pour délivrer une solution dosée à 30 mg dans un volume de 0,5 mL après la reconstitution. Chaque stylo injecteur prérempli à usage unique de 50 mg renferme 67,0 mg d’albiglutide lyophilisé et 0,65 mL de diluant conçus pour délivrer une solution dosée à 50 mg dans un volume de 0,5 mL après la reconstitution (voir la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT).
INDICATIONS ET UTILISATION CLINIQUE
EPERZANMC est indiqué chez les adultes atteints du diabète de type 2, comme traitement d’appoint au régime alimentaire et à l’exercice pour améliorer l’équilibre glycémique, à raison de une dose par semaine :
- en monothérapie chez les patients dont la glycémie n’est pas équilibrée de façon satisfaisante par le régime alimentaire et l’exercice et lorsque la metformine ne convient pas en raison d’une contre-indication ou d’une intolérance;
en association avec l’une des options thérapeutiques suivantes chez les patients dont la glycémie n’est pas équilibrée :
- la metformine, quand le régime alimentaire et l’exercice plus la dose maximale tolérée de metformine ne permettent pas d’obtenir un équilibre adéquat de la glycémie;
- la metformine et une sulfonylurée, quand le régime alimentaire et l’exercice plus une bithérapie par la metformine et une sulfonylurée ne permettent pas d’obtenir un équilibre adéquat de la glycémie;
- l’insuline basale associée à des antidiabétiques oraux, quand le régime alimentaire et l’exercice plus l’insuline basale associée à des antidiabétiques oraux ne permettent pas d’obtenir un équilibre adéquat de la glycémie (voir la section ESSAIS CLINIQUES).
L’association d’EPERZANMC et d’insuline prandiale (à courte durée d’action) n’a pas fait l’objet d’étude.
EPERZANMC ne doit pas être employé pour le traitement du diabète de type 1 (anciennement appelé diabète insulinodépendant ou DID), ni pour le traitement des patients qui présentent une acidocétose diabétique.
Personnes âgées (≥ 65 ans)
Voir la section MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées).
Enfants (< 18 ans)
L’innocuité et l’efficacité d’EPERZANMC n’ont pas été étudiées chez les enfants de moins de 18 ans. EPERZANMC n’est pas indiqué chez les enfants.
CONTRE-INDICATIONS
- Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit ou du contenant. Pour obtenir une liste complète, veuillez consulter la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT.
- Les patients qui ont des antécédents personnels ou familiaux de carcinome médullaire de la thyroïde et les patients atteints du syndrome de néoplasie endocrinienne multiple de type 2 (voir la section MISES EN GARDE ET PRÉCAUTIONS, Carcinogénicité et mutagénicité).
Les femmes enceintes ou qui allaitent (voir la section MISES EN GARDE ET
PRÉCAUTIONS, Populations particulières).
MISES EN GARDE ET PRÉCAUTIONS
Des tumeurs des cellules C de la thyroïde ont été observées durant les études menées chez des rongeurs sur les agonistes du récepteur GLP-1 (Glucagon-Like Peptide-1), à des expositions cliniquement pertinentes. On ne peut confirmer si oui ou non EPERZANMC cause des tumeurs des cellules C de la thyroïde, y compris des carcinomes médullaires de la thyroïde chez l’être humain.
EPERZANMC est contre-indiqué chez les patients qui ont des antécédents personnels ou familiaux de carcinome médullaire de la thyroïde et chez les patients atteints du syndrome de néoplasie endocrinienne multiple de type 2 (voir la section CONTRE-INDICATIONS).
Généralités
EPERZANMC ne doit pas être employé pour le traitement du diabète de type 1 ni pour le traitement des patients qui présentent une acidocétose diabétique.
EPERZANMC ne doit pas être administré par voie intramusculaire.
Carcinogenèse et mutagenèse
Risque de tumeurs des cellules C de la thyroïde
Les agonistes du récepteur GLP-1 ont été associés à une fréquence accrue d’hyperplasie focale, d’adénomes et de carcinomes des cellules C de la thyroïde chez les rongeurs. On ignore si les agonistes du récepteur GLP-1 sont associés à des tumeurs des cellules C de la thyroïde, y compris des carcinomes médullaires de la thyroïde chez l’être humain. On n’a pas mené d’études de carcinogénicité sur EPERZANMC en raison des effets de négativation des anticorps anti-médicament qui se forment chez les rongeurs. Aucune lésion histologique de la thyroïde liée au médicament n’a été observée au cours d’une étude de 52 semaines sur l’administration d’EPERZANMC à des singes (voir la section TOXICOLOGIE).
Dans l’ensemble des 8 essais cliniques de phase III, un carcinome médullaire de la thyroïde a été diagnostiqué chez 2 patients (dont 1 ayant reçu EPERZANMC et l’autre, un placebo). Tous deux présentaient au départ un taux sérique de calcitonine notablement élevé, ce qui évoque un état préexistant.
EPERZANMC est contre-indiqué chez les patients qui ont des antécédents personnels ou familiaux de carcinome médullaire de la thyroïde et chez les patients atteints du syndrome de néoplasie endocrinienne multiple de type 2. Les patients doivent être mis au courant du risque de carcinome médullaire de la thyroïde et des symptômes accompagnant les tumeurs de la thyroïde (p. ex., présence d’une masse dans le cou, dysphagie, dyspnée ou enrouement persistant). L’utilité clinique d’une surveillance systématique du taux sérique de calcitonine n’a pas été établie.
Système cardiovasculaire
Augmentation de la fréquence cardiaque : EPERZANMC entraîne une augmentation de la fréquence cardiaque (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque). Lors des études menées auprès de patients atteints de diabète de type 2, des augmentations moyennes de la fréquence cardiaque de 1 à 2 battements par minute (bpm) ont été observées avec l’albiglutide par comparaison au placebo. Au cours d’une étude approfondie sur l’intervalle QT réalisée auprès de sujets en bonne santé, une augmentation moyenne de la fréquence cardiaque (de 6 à 8 bpm) a été relevée après l’administration de doses répétées d’albiglutide à 50 mg, comparativement aux valeurs initiales. Lors des études menées auprès de patients atteints de diabète de type 2, les effets indésirables de fibrillation auriculaire (1,0 %) et de flutter auriculaire (0,2 %) ont été signalés plus souvent avec EPERZANMC qu’avec tous les autres agents de comparaison (0,5 % et 0 %, respectivement) (voir la section EFFETS INDÉSIRABLES). Les augmentations de la fréquence cardiaque peuvent entraîner l’aggravation des maladies cardiaques chez les patients qui ont des antécédents de cardiopathie ischémique ou de tachyarythmie. La prudence est de mise chez ces patients.
Allongement de l’intervalle PR : EPERZANMC provoque un allongement de l’intervalle PR de 4 à 5 ms à l’électrocardiogramme chez les sujets en bonne santé (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque). La prudence s’impose chez les patients qui ont une cardiopathie structurale sous-jacente, des anomalies préexistantes de la conduction, une maladie cardiaque ischémique ou des cardiomyopathies, car ces patients peuvent être exposés à un risque accru de troubles de la conduction cardiaque. Lors d’études menées chez des patients atteints de diabète de type 2, un allongement moyen de l’intervalle PR d’environ 2 ms a été observé avec l’albiglutide par comparaison au placebo. L’allongement de l’intervalle PR a également été associé à un risque accru de fibrillation auriculaire; par conséquent, la prudence est de mise chez les patients qui ont des antécédents de fibrillation auriculaire.
Système endocrinien et métabolisme
Hypoglycémie
Le risque d’hypoglycémie est augmenté lorsqu’EPERZANMC est utilisé en association avec les sécrétagogues de l’insuline (p. ex., les sulfonylurées) ou l’insuline. Par conséquent, il peut être nécessaire d’administrer aux patients une plus faible dose de sulfonylurée ou d’insuline afin de réduire le risque d’hypoglycémie (voir les sections EFFETS INDÉSIRABLES et POSOLOGIE ET MODE D’ADMINISTRATION).
Appareil digestif
Au cours des essais cliniques contrôlés par placebo, les événements gastro-intestinaux ont été plus fréquents chez les patients traités par EPERZANMC que chez ceux ayant reçu un placebo, et comprenaient la diarrhée, les nausées et les vomissements (voir la section EFFETS INDÉSIRABLES, Gastro-intestinal).
EPERZANMC n’est pas recommandé chez les patients atteints d’une maladie gastro-intestinale sévère préexistante, y compris une gastroparésie sévère.
Fonctions hépatique/biliaire/pancréatique
Risque de pancréatite aiguë
Lors d’essais cliniques, une pancréatite aiguë a été signalée en association avec EPERZANMC et d’autres agonistes du récepteur GLP-1 (voir la section EFFETS INDÉSIRABLES).
Les patients doivent être mis au courant des signes et des symptômes caractéristiques de la pancréatite aiguë (notamment la douleur abdominale intense persistante, irradiant parfois dans le dos, pouvant être accompagnée ou non de vomissements). On doit surveiller de près les patients pour déceler les signes ou symptômes de pancréatite. En cas de pancréatite soupçonnée, il faut immédiatement cesser l’administration d’EPERZANMC et amorcer une prise en charge adéquate. Si une pancréatite est confirmée, le traitement par EPERZANMC ne doit pas être repris.
On n’a pas mené d’étude sur EPERZANMC chez des patients ayant des antécédents de pancréatite afin de déterminer si ces patients sont exposés à un plus grand risque de pancréatite. Envisager l’emploi d’autres traitements antidiabétiques en présence d’antécédents de pancréatite.
Système nerveux
Aucune étude n’a été menée quant aux effets sur la capacité de conduire et de faire fonctionner des machines. Les patients qui prennent EPERZANMC en association avec des sécrétagogues de l’insuline (p. ex., des sulfonylurées) ou de l’insuline doivent être informés de la nécessité de prendre les précautions requises pour prévenir l’hypoglycémie lorsqu’ils conduisent ou font fonctionner des machines (voir la section EFFETS INDÉSIRABLES, Hypoglycémie).
Fonction sexuelle/reproduction
Il n’existe pas de données sur les effets d’EPERZANMC sur la fertilité humaine. Les études menées sur des souris n’ont pas démontré d’effet sur la fertilité (voir la section TOXICOLOGIE). Le risque pour l'être humain est inconnu.
Populations particulières
Femmes enceintes : Il n’y a pas de données adéquates sur l’utilisation d’EPERZANMC durant la grossesse. Les études réalisées chez l'animal ont montré une toxicité pour la reproduction (voir TOXICOLOGIE).
L’emploi d’EPERZANMC n’est pas recommandé durant la grossesse (voir la section CONTRE-INDICATIONS). La patiente qui souhaite tomber enceinte doit cesser l’emploi d’EPERZANMC au moins 1 mois d’avance compte tenu de la longue période d’élimination d’EPERZANMC.
Femmes qui allaitent : Il n’y a pas de données adéquates sur l’utilisation d’EPERZANMC durant l’allaitement.
On ignore si EPERZANMC est excrété dans le lait maternel humain durant l’allaitement. Étant donné qu’EPERZANMC est un agent thérapeutique protéique à base d’albumine, sa présence dans le lait maternel humain est probable. Une diminution du poids corporel a été observée chez les petits de souris ayant été traitées par EPERZANMC durant la gestation et la lactation (voir la section TOXICOLOGIE). EPERZANMC n'est pas recommandé chez les femmes qui allaitent (voir la section CONTRE-INDICATIONS).
Enfants (< 18 ans) : Voir la section INDICATIONS ET UTILISATION CLINIQUE, Pédiatrie.
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n’est nécessaire chez les patients de plus de 65 ans (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Sur l’ensemble des patients (N = 2 365) ayant pris part aux 8 essais cliniques de phase III qui avaient reçu EPERZANMC, 19 % (n = 444) avaient au moins 65 ans, et moins de 2 % (n = 52) avaient au moins 75 ans. Dans l'ensemble, aucune différence n'a été observée sur le plan de l'innocuité ou de l'efficacité d’EPERZANMC entre ces patients et les patients plus jeunes, mais on ne peut exclure la possibilité d'une plus grande sensibilité chez certains sujets âgés.
Insuffisance rénale : Chez les patients traités par des agonistes du récepteur GLP-1, on a rapporté après la commercialisation des produits des cas d’insuffisance rénale aiguë et d’aggravation d’une insuffisance rénale chronique, pour lesquels une hémodialyse est parfois nécessaire. Certains de ces événements ont été signalés chez des patients n’ayant pas de néphropathie sous-jacente connue. Une majorité des événements signalés se sont produits chez des patients ayant éprouvé des nausées, des vomissements, une diarrhée ou une déshydratation. Au cours d’une étude menée sur EPERZANMC chez des patients atteints d’insuffisance rénale (voir la section ESSAIS CLINIQUES), la fréquence de ces réactions gastro-intestinales augmentait à mesure que la fonction rénale diminuait. Étant donné que ces réactions peuvent altérer davantage la fonction rénale, il faut se montrer prudent lorsqu’on amorce un traitement par EPERZANMC ou qu’on en augmente la dose chez les patients atteints d’insuffisance rénale.
Insuffisance hépatique : L’innocuité et l’efficacité d’EPERZANMC n’ont pas été étudiées chez des patients atteints d’insuffisance hépatique.
Réactions d’hypersensibilité : Dans l’ensemble des 8 essais cliniques de phase III, une réaction d’hypersensibilité grave s’accompagnant d’un prurit, d’une éruption cutanée et d’une dyspnée est survenue chez un patient traité par EPERZANMC. S’il survient une réaction d’hypersensibilité, mettre fin au traitement par EPERZANMC; traiter rapidement conformément aux normes de soins et maintenir le patient sous surveillance jusqu’à la résolution des symptômes et des signes. EPERZANMC ne doit pas être utilisé après la survenue d’une réaction d’hypersensibilité (voir la section CONTRE-INDICATIONS).
Des cas d’œdème de Quincke ont également été signalés durant l’emploi d’autres agonistes du récepteur GLP-1. La prudence est de mise chez les patients ayant déjà présenté un œdème de Quincke durant le traitement par un autre agoniste du récepteur GLP-1, car on ignore si ces patients seront prédisposés à l’œdème de Quincke durant le traitement par EPERZANMC.
Issues macrovasculaires : Aucun essai clinique n’a produit de données concluantes quant à la réduction du risque macrovasculaire liée à l’emploi d’EPERZANMC.
Surveillance et examens de laboratoire : La réponse à tout traitement antidiabétique devrait faire l’objet d’une surveillance assurée par le dosage périodique de la glycémie et par la détermination du taux d’HbA1c, le but visé consistant à ramener les valeurs de ces paramètres à l’intérieur de la plage normale. Le taux d’HbA1c est particulièrement utile pour l’évaluation du contrôle glycémique à long terme. L’autosurveillance de la glycémie est recommandée chez le patient qui amorce un traitement par EPERZANMC en association avec une sulfonylurée ou une insuline pour réduire la dose de sulfonylurée ou d’insuline, et ainsi diminuer le risque d’hypoglycémie.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
L’innocuité d’EPERZANMC (albiglutide) chez les patients atteints de diabète de type 2 a été évaluée dans le cadre de 8 essais cliniques de phase III contrôlés par placebo et par témoin actif, durant lesquels 2 365 patients au total (3 623 patients-années) ont été traités par EPERZANMC.
On a effectué une analyse des données groupées de 7 essais cliniques, qui comportaient des comparaisons avec le glimépiride, la pioglitazone, le liraglutide, la sitagliptine (1 essai chacun), l’insuline (2 essais, dont 1 par rapport à l’insuline prandiale, et l’autre, par rapport à l’insuline basale) et un placebo (4 essais). Durant ces essais, EPERZANMC a été administré en monothérapie, ou en association avec des antidiabétiques oraux, ou en association avec de l’insuline basale. Ces 7 essais réunissaient au total 2 116 patients (3 370 patients-années) traités par EPERZANMC et 2 284 patients (3 628 patients-années) traités par un agent de comparaison actif ou un placebo. Les essais étaient d’une durée allant de 32 semaines à 3 ans. Un autre essai clinique de phase III, d’une durée de 52 semaines, avait pour but d’évaluer EPERZANMC (N = 249) par rapport à un témoin actif (sitagliptine, N = 246) chez des patients atteints d’insuffisance rénale légère, modérée ou sévère.
Compte tenu de la longue durée des essais, le recours à des traitements antidiabétiques supplémentaires était permis si les valeurs seuils de la glycémie étaient dépassées conformément aux critères préétablis. La metformine et l’insuline glargine ont été les médicaments auxquels on a eu recours le plus souvent.
Chez les patients ayant pris part à l’analyse de l’innocuité menée à partir des données groupées de 7 études, les plus fréquents effets indésirables survenus durant le traitement chez 10 % ou plus des patients traités par EPERZANMC à la 104e semaine, et plus souvent dans les groupes EPERZANMC que dans tous les groupes de comparaison (y compris le placebo) ont été la diarrhée (12,9 % vs 9,2 %), les nausées (11,5 % vs 10,6 %), les réactions au point d’injection dont l’éruption cutanée, l’érythème ou les démangeaisons (13,1 % vs 2,9 %) et l’infection des voies respiratoires supérieures (12,9 % vs 11,2 %). Le pourcentage de patients chez qui les effets indésirables ont mené à l’abandon de l’étude s’est établi à 7,5 % pour EPERZANMC et à 5,8 % pour tous les agents de comparaison. L’effet indésirable ayant le plus souvent mené à l’abandon de l’étude a été la réaction au point d’injection (1,5 % pour EPERZANMC vs 0 % pour tous les agents de comparaison).
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’estimation des taux.
Les effets indésirables survenus durant le traitement chez au moins 1 % des patients et plus souvent chez ceux ayant reçu EPERZANMC, à la 104e semaine, sont résumés au Tableau 1.
Tableau 1 Effets indésirables survenus durant le traitement à une fréquence ≥ 1 % dans n’importe quel groupe, et plus souvent dans les groupes de traitement par l’albiglutide, à la 104e semaine
| Albiglutidea N = 923 n (%) | Placeboa N = 468 n (%) | Albiglutideb N = 2 116 n (%) | Tous les agents de comparaisonb N = 2 284 n (%) | |
| Affections cardiaques | ||||
| Fibrillation auriculaire | - | - | 22 (1,0) | 11 (0,5) |
| Palpitations | 9 (1,0) | 0 (0,0) | - | - |
| Troubles auriculaires et labyrinthiques | ||||
| Vertige | 24 (2,6) | 6 (1,3) | 41 (1,9) | 23 (1,0) |
| Troubles oculaires | ||||
| Cataracte | 26 (2,8) | 11 (2,4) | 66 (3,1) | 68 (3,0) |
| Rétinopathie diabétique | 33 (3,6) | 8 (1,7) | - | - |
| Vision trouble | 14 (1,5) | 3 (0,6) | 24 (1,1) | 14 (0,6) |
| Affections gastro-intestinales | ||||
| Diarrhée | 121 (13,1) | 49 (10,5) | 272 (12,9) | 209 (9,2) |
| Albiglutidea N = 923 n (%) | Placeboa N = 468 n (%) | Albiglutideb N = 2 116 n (%) | Tous les agents de comparaisonb N = 2 284 n (%) | |
| Nausées | 102 (11,1) | 45 (9,6) | 243 (11,5) | 242 (10,6) |
| Vomissements | 39 (4,2) | 12 (2,6) | 104 (4,9) | 101 (4,4) |
| Constipation | - | - | 100 (4,7) | 87 (3,8) |
| Dyspepsie | 31 (3,4) | 13 (2,8) | 80 (3,8) | 58 (2,5) |
| Reflux gastro-œsophagien | 32 (3,5) | 9 (1,9) | 64 (3,0) | 47 (2,1) |
| Douleur abdominale | - | - | 60 (2,8) | 59 (2,6) |
| Gastrite | - | - | 41 (1,9) | 39 (1,7) |
| Distension abdominale | 10 (1,1) | 3 (0,6) | 31 (1,5) | 22 (1,0) |
| Flatulences | - | - | 31 (1,5) | 21 (0,9) |
| Odontalgie | 12 (1,3) | 4 (0,9) | 23 (1,1) | 22 (1,0) |
| Affections générales et anomalies au point d’administration | ||||
| Réaction au point d’injection | 97 (10,5) | 10 (2,1) | 187 (8,8) | 45 (2,0) |
| Fatigue | - | - | 74 (3,5) | 61 (2,7) |
| Érythème au point d’injection | 16 (1,7) | 2 (0,4) | 40 (1,9) | 8 (0,4) |
| Éruption au point d’injection | 13 (1,4) | 0 (0,0) | 28 (1,3) | 1 (0,0) |
| Prurit au point d’injection | - | - | 23 (1,1) | 11 (0,5) |
| Asthénie | 10 (1,1) | 3 (0,6) | - | - |
| Troubles immunitaires | ||||
| Allergie saisonnière | - | - | 26 (1,2) | 24 (1,1) |
| Infections et infestations | ||||
| Infection des voies respiratoires supérieures | 131 (14,2) | 61 (13,0) | 274 (12,9) | 256 (11,2) |
| Sinusite | 57 (6,2) | 27 (5,8) | 130 (6,1) | 111 (4,9) |
| Gastro-entérite | 33 (3,6) | 12 (2,6) | 69 (3,3) | 72 (3,2) |
| Grippe | 48 (5,2) | 15 (3,2) | - | - |
| Pneumonie | 17 (1,8) | 3 (0,6) | 37 (1,7) | 18 (0,8) |
| Abcès dentaire | - | - | 31 (1,5) | 32 (1,4) |
| Onychomycose | - | - | 26 (1,2) | 21 (0,9) |
| Infection dentaire | - | - | 24 (1,1) | 20 (0,9) |
| Zona | 13 (1,4) | 6 (1,3) | - | - |
| Otite moyenne | 9 (1,0) | 4 (0,9) | - | - |
| Sinusite aiguë | 9 (1,0) | 3 (0,6) | - | - |
| Furoncle | 9 (1,0) | 0 (0,0) | - | - |
| Blessure, empoisonnement et complication des suites d’une intervention | ||||
| Lacérations | 17 (1,8) | 5 (1,1) | 27 (1,3) | 26 (1,1) |
| Épreuves de laboratoire | ||||
| Hausse du taux de gamma-glutamyl-transférase | 14 (1,5) | 4 (0,9) | 24 (1,1) | 14 (0,6) |
| Albiglutidea N = 923 n (%) | Placeboa N = 468 n (%) | Albiglutideb N = 2 116 n (%) | Tous les agents de comparaisonb N = 2 284 n (%) | |
| Élévation des enzymes hépatiques | 10 (1,1) | 3 (0,6) | - | - |
| Troubles du métabolisme et de la nutrition | ||||
| Goutte | 14 (1,5) | 4 (0,9) | 26 (1,2) | 17 (0,7) |
| Hyperlipidémie | 11 (1,2) | 1 (0,2) | - | - |
| Hypercholestérolémie | 10 (1,1) | 4 (0,9) | - | - |
| Carence en vitamine D | 10 (1,1) | 3 (0,6) | - | - |
| Hypokaliémie | 9 (1,0) | 1 (0,2) | - | - |
| Troubles musculo-squelettiques et du tissu conjonctif | ||||
| Douleur musculo-squelettique | - | - | 73 (3,4) | 72 (3,2) |
| Dorsalgie | 62 (6,7) | 27 (5,8) | - | - |
| Arthralgie | 61 (6,6) | 30 (6,4) | - | - |
| Spasmes musculaires | - | - | 49 (2,3) | 49 (2,1) |
| Exostose | 9 (1,0) | 4 (0,9) | - | - |
| Cervicalgie | - | - | 22 (1,0) | 18 (0,8) |
| Troubles du système nerveux | ||||
| Étourdissements | - | - | 79 (3,7) | 84 (3,7) |
| Hypoesthésie | 19 (2,1) | 5 (1,1) | 35 (1,7) | 26 (1,1) |
| Neuropathie périphérique | 20 (2,2) | 7 (1,5) | 32 (1,5) | 34 (1,5) |
| Paresthésie | 15 (1,6) | 3 (0,6) | 24 (1,1) | 18 (0,8) |
| Syndrome du tunnel carpien | 9 (1,0) | 3 (0,6) | - | - |
| Migraine | 9 (1,0) | 3 (0,6) | 22 (1,0) | 9 (0,4) |
| Troubles psychiatriques | ||||
| Anxiété | 26 (2,8) | 11 (2,4) | 53 (2,5) | 43 (1,9) |
| Insomnie | 26 (2,8) | 10 (2,1) | - | - |
| Troubles de l’appareil reproducteur et des seins | ||||
| Dysfonction érectile | 12 (1,3) | 4 (0,9) | - | - |
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Toux | 64 (6,9) | 29 (6,2) | - | - |
| Douleur oropharyngée | 19 (2,1) | 9 (1,9) | 39 (1,8) | 42 (1,8) |
| Congestion des sinus | 18 (2,0) | 6 (1,3) | 32 (1,5) | 32 (1,4) |
| Asthme | 10 (1,1) | 4 (0,9) | 28 (1,3) | 20 (0,9) |
| Dyspnée | 14 (1,5) | 6 (1,3) | - | - |
| Rhinite allergique | 11 (1,2) | 5 (1,1) | - | - |
| Troubles de la peau et du tissu sous-cutané | ||||
| Éruption cutanée | 23 (2,5) | 10 (2,1) | - | - |
| Prurit | 11 (1,2) | 0 (0,0) | - | - |
| Albiglutidea N = 923 n (%) | Placeboa N = 468 n (%) | Albiglutideb N = 2 116 n (%) | Tous les agents de comparaisonb N = 2 284 n (%) | |
| Dermatite | 9 (1,0) | 3 (0,6) | ||
| Troubles vasculaires | ||||
| Hypertension | 75 (8,1) | 38 (8,1) | 156 (7,4) | 165 (7,2) |
| Bouffées de chaleur | 9 (1,0) | 2 (0,4) | - | - |
a Durée moyenne de 93,4 semaines pour les patients recevant l’albiglutide et de 85,7 semaines pour ceux affectés au placebo b Durée moyenne de 75,1 semaines pour les patients recevant l’albiglutide et de 74,9 semaines pour ceux affectés à tous les agents de comparaison
Effets indésirables peu fréquents observés au cours des essais cliniques (de 0,5 % à 1 %)
Troubles hématologiques et lymphatiques : éosinophilie, anémie ferriprive, neutropénie, thrombocytopénie.
Affections cardiaques : angine de poitrine.
Troubles auriculaires et labyrinthiques : otalgie, bouchon de cérumen.
Troubles endocriniens : goitre, hypothyroïdie.
Troubles oculaires : conjonctivite, glaucome, presbytie, douleur oculaire.
Affections gastro-intestinales : gêne abdominale, syndrome du côlon irritable, sensibilité abdominale, éructation, empoisonnement alimentaire.
Affections générales et anomalies au point d’administration : hémorragie au point d’injection, hypersensibilité au point d’injection, œdème, malaise à la poitrine, maladie de type grippal. Troubles hépatobiliaires : stéatose hépatique.
Infections et infestations : pied d’athlète, abcès sous-cutané, mycose vulvovaginale, infection locale, herpès de la bouche, infection des voies respiratoires, rhinite, eczéma marginé, otite externe, infection virale, cystite, paronychie, labyrinthite.
Blessure, empoisonnement et complication des suites d’une intervention : brûlure thermique, lésion au ménisque, commotion cérébrale, chute, traumatisme articulaire, blessure d’un membre, fracture d’une côte.
Épreuves de laboratoire : souffle cardiaque, augmentation du taux d’acide urique dans le sang, augmentation du taux d’alanine aminotransférase, augmentation du taux sanguin de potassium, augmentation du taux d’aspartate aminotransférase.
Troubles du métabolisme et de la nutrition : hyperuricémie, déshydratation. Troubles musculo-squelettiques et du tissu conjonctif : doigt à ressort, douleur thoracique musculo-squelettique, fasciite plantaire, syndrome de la coiffe des rotateurs, douleur à la mâchoire, protrusion de disque intervertébral, costochondrite, enflure articulaire.
Néoplasmes bénins, malins ou de nature non précisée (y compris les kystes et les polypes) :
carcinome basocellulaire.
Troubles du système nerveux : syncope, névralgie sciatique, accident ischémique transitoire. Troubles psychiatriques : trouble panique, idées suicidaires.
Troubles rénaux et urinaires : protéinurie, hématurie.
Troubles respiratoires, thoraciques et médiastinaux : rhinorrhée, épistaxis. Troubles de la peau et du tissu sous-cutané : hyperhidrose, urticaire, alopécie, sécheresse de la peau, érythème, lésion cutanée, ecchymose.
Troubles vasculaires : hématome, hypotension.
Effets respiratoires : Dans l’ensemble des 7 essais contrôlés par placebo et par témoin actif, une pneumonie est survenue chez 1,8 % des patients traités par EPERZANMC et chez 0,8 % des patients faisant partie des groupes de comparaison. Dans le cas d’EPERZANMC, il s’agissait d’épisodes uniques de pneumonie survenus chez des patients ayant pris part aux études comportant une période d’observation d’une durée allant de 32 semaines à 3 ans.
Effets cardiovasculaires : Dans l’ensemble des 7 essais contrôlés par placebo et par témoin actif, la fibrillation auriculaire (1,0 %) et le flutter auriculaire (0,2 %) ont été signalés plus souvent chez les patients traités par EPERZANMC que chez ceux faisant partie des groupes de comparaison (0,5 % et 0 %, respectivement). L’incidence ajustée en fonction de l’exposition de la fibrillation/du flutter auriculaires s’est établie à 8,2 événements/1 000 patients-années avec EPERZANMC et à 3,4 événements/1 000 patients-années avec l’ensemble des agents de comparaison. Dans les groupes EPERZANMC tout comme dans les groupes de comparaison, les patients ayant subi des effets cardiovasculaires étaient généralement de sexe masculin, d’âge plus avancé, ou atteints d’insuffisance rénale ou de maladie cardiaque.
Pancréatite : Dans l’ensemble des 8 essais cliniques de phase III, une pancréatite jugée comme étant probablement liée au traitement est survenue chez 0,3 % (6 sur 2 365) des patients recevant EPERZANMC, aucun (0 sur 468) des patients recevant un placebo et 0,1 % (2 sur 2 062) des patients recevant un agent de comparaison actif.
Événements gastro-intestinaux : La diarrhée et les nausées étaient habituellement légères et se sont atténuées en moins de 1 semaine dans la plupart des cas. La majorité des événements gastro-intestinaux sont survenus au cours des 6 premiers mois de traitement (voir la Figure 1).
La fréquence des abandons du médicament à l’étude pour cause d’effet indésirable gastro-intestinal était peu élevée et semblable dans les groupes EPERZANMC et placebo (1,7 % dans les 2 cas).
Durant l’essai de comparaison directe avec le liraglutide, les nausées et les vomissements ont été plus fréquents dans le groupe liraglutide que dans le groupe EPERZANMC (29,2 % vs 9,9 % et 9,3 % vs 5,0 %, respectivement), tandis que la diarrhée a été observée a une fréquence similaire dans les 2 groupes (13,5 % vs 14,9 %). La différence au chapitre des effets indésirables gastro-intestinaux a été attribuée principalement aux événements survenus durant les 12 premières semaines de traitement.
Figure 1 Événements gastro-intestinaux survenus durant le traitement au fil du
temps - albiglutide vs placebo (population ayant pris part à l’analyse de l’innocuité, données regroupées des essais de phase III) 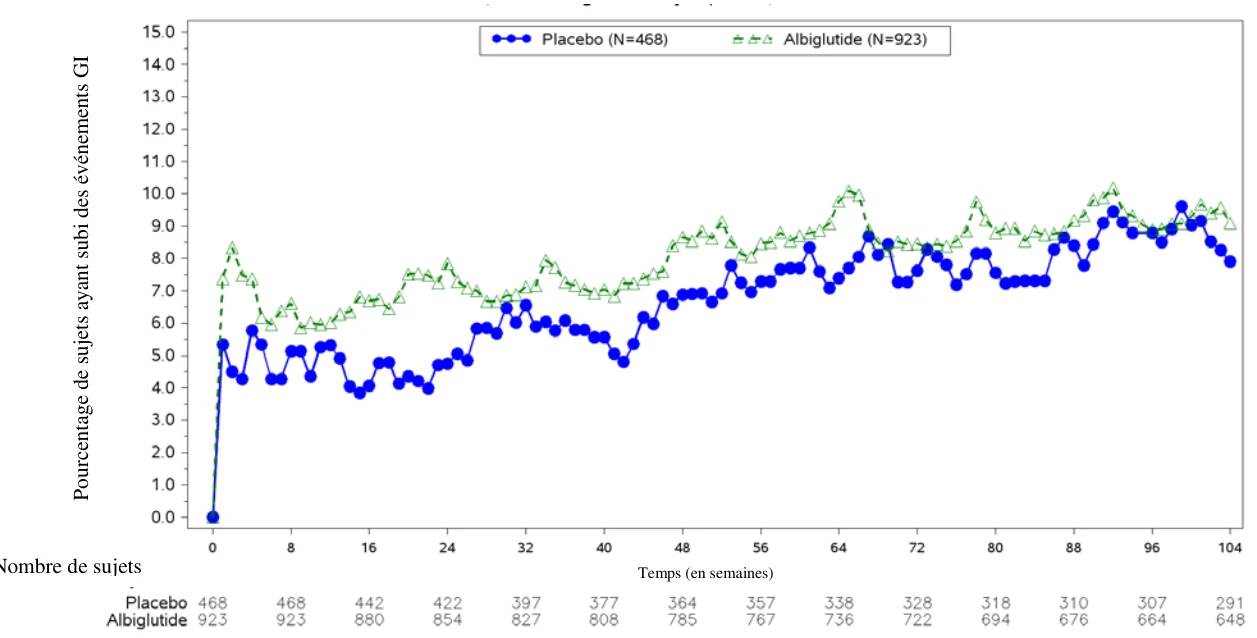
Remarque : Sont considérés comme étant « survenus durant le traitement » les événements ayant débuté le ou après le premier jour d’administration du médicament à l’étude et au cours des 56 jours ayant suivi la fin du traitement par le médicament à l’étude. Le dénominateur utilisé pour le calcul des pourcentages est le nombre de sujets (montré ci-dessus) considérés comme ayant été sous traitement à un temps particulier. Un événement peut être compté pendant plusieurs semaines, selon sa durée. On compte une seule fois les sujets ayant subi plus d’un événement au cours d’une semaine donnée.
Appendicite : Dans l’ensemble des 8 essais cliniques de phase III, une appendicite grave est survenue chez 0,2 % (5 sur 2 365) des patients traités par EPERZANMC comparativement à 0 % des patients ayant reçu l’un ou l’autre des agents de comparaison, à la 104e semaine.
Réactions au point d’injection : Lors des essais cliniques contrôlés par placebo d’une durée allant jusqu’à 3 ans, des réactions au point d’injection (incluant généralement une éruption cutanée, un érythème ou des démangeaisons au point d’injection) sont survenues chez 17,6 % des patients traités par EPERZANMC (N = 923) comparativement à 7,5 % de ceux ayant reçu des injections de placebo (N = 468), et ont entraîné l’abandon du traitement chez 2 % de tous les patients traités par EPERZANMC. Les réactions au point d’injection étaient généralement légères (72,8 % des patients sous EPERZANMC et 94,3 % des patients sous placebo), et peu de patients ont dû faire l’objet d’un traitement (6,3 % vs 0,9 %, respectivement). Parmi les patients ayant présenté une réaction au point d’injection, les deux tiers environ n’ont eu qu’une ou deux réactions.
Hypoglycémie : Dans l’ensemble des 8 essais cliniques de phase III, une hypoglycémie sévère (dont le traitement a nécessité l’assistance d’une autre personne) est survenue chez 5 patients traités par EPERZANMC (N = 2 365). L’hypoglycémie était plus fréquente lorsqu’EPERZANMC était administré conjointement avec une sulfonylurée ou de l’insuline (voir la section MISES EN GARDE ET PRÉCAUTIONS, Hypoglycémie). La proportion of patients ayant présenté au moins un épisode symptomatique documenté d’hypoglycémie sous EPERZANMC, et la Nombre de sujets
Temps (en semaines)
proportion de patients ayant présenté au moins un épisode d’hypoglycémie sévère sous EPERZANMC au cours des essais cliniques sont décrites au Tableau 2.
Tableau 2 Fréquence (%) de l’hypoglycémie durant les essais cliniques sur
EPERZANMCa
| Monothérapieb | Placebo | EPERZAN (30 mg/semaine) |
| (52 semaines) | N = 101 | N = 101 |
| Épisode documenté, symptomatiquec | 2 % | 2 % |
| Épisode sévèred | - | - |
| Emploi en association avec la metformine | Placebo | EPERZAN |
| (104 semaines)e | N = 101 | N = 302 |
| Épisode documenté, symptomatique | 4 % | 3 % |
| Épisode sévère | - | - |
Emploi en association avec la pioglitazone avec ou sans metformine | Placebo | EPERZAN |
| (52 semaines) | N = 151 | N = 150 |
| Épisode documenté, symptomatique | 1 % | 3 % |
| Épisode sévère | - | 1 % |
Emploi en association avec la metformine et une sulfonylurée) | Placebo | EPERZAN |
| (52 semaines) | N = 115 | N = 271 |
| Épisode documenté, symptomatique | 7 % | 13 % |
| Épisode sévère | - | 0,4 % |
Emploi en association avec de l’insuline glargine | Insuline lispro | EPERZAN |
| (26 semaines) | N = 281 | N = 285 |
| Épisode documenté, symptomatique | 30 % | 16 % |
| Épisode sévère | 0,7 % | - |
Emploi en association avec la metformine avec ou sans sulfonylurée | Insuline glargine | EPERZAN |
| (52 semaines) | N = 241 | N = 504 |
| Épisode documenté, symptomatique | 27 % | 17 % |
| Épisode sévère | 0,4 % | 0,4 % |
Emploi en association avec un ADO en présence d’insuffisance rénale | Sitagliptine | EPERZAN |
| (26 semaines) | N = 246 | N = 249 |
| Épisode documenté, symptomatique | 6 % | 10 % |
| Épisode sévère | 0,8 % | - |
ADO = antidiabétique oral.
a Les données présentées sont celles ayant servi à évaluer le paramètre principal et comprennent uniquement les événements survenus durant le traitement par les médicaments assignés à l’issue de la répartition aléatoire, et excluent les événements survenus après l’utilisation de médicaments de secours pour rétablir l’équilibre glycémique (c.-à-d. principalement la metformine ou l’insuline). b Dans cet essai, aucun épisode documenté, symptomatique d’hypoglycémie, ni aucun épisode sévère d’hypoglycémie n’a été rapporté pour
EPERZANMC à 50 mg, et ces données ont été omises du tableau.
c Glycémie ≤ 0,79 mmol/L et présence de symptômes d’hypoglycémie.
d Événement exigeant l’assistance d’une autre personne pour pratiquer une manœuvre de réanimation.
e Taux d’hypoglycémie symptomatique documentée pour les témoins actifs : 18 % (glimépiride) et 2 % (sitagliptine).
| Immunogénicité : Dans la population ayant pris part à l’analyse de l’innocuité menée à partir des | |||||
| données groupées de 7 études | (d’une durée allant de 32 semaines à au moins 104 semaines), 116 | ||||
| des 2 098 patients (6 %) ont obtenu un résultat positif au dépistage des anticorps anti-albiglutide | |||||
| à un moment ou à un autre au cours des essais. Aucun de ces anticorps n’a démontré le pouvoir | |||||
| de neutraliser l’activité de l’albiglutide in vitro, et la formation d’anticorps n’a pas été associée | à | ||||
| une diminution de l’efficacité [évaluée d’après le taux d’HbA1c et la glycémie à jeun, ou | |||||
| l’altération des propriétés pharmacocinétiques de l’albiglutide]. En général, la production | |||||
| d’anticorps était passagère et ne persistait pas. Les titres d’anticorps étaient généralement bas et | |||||
| ne différaient pas de ceux observés chez un petit nombre de patients (~0,6 %) qui se sont révélé | s | ||||
| porteurs d’anticorps entraînant une réaction croisée avec l’albiglutide avant le traitement. | |||||
| Compte tenu de la proche homologie de l’albiglutide et du GLP-1 humain, la majorité des | |||||
| patients porteurs d’anticorps anti-albiglutide se sont également révélés porteurs d’anticorps anti- | |||||
| GLP-1; aucun d’eux n’était neutralisant. | |||||
| Même si la plupart des patients ayant présenté des réactions au point d’injection n’étaient pas | |||||||
| porteurs d’anticorps (~85 %), ces réactions ont été plus fréquentes chez les porteurs d’anticorps | |||||||
| (41 %, N | = | 116) que chez les non-porteurs (14 %, N | = | 1 927). Les réactions au point d’injection | |||
| ont été le plus souvent légères, se sont généralement atténuées sans interruption du traitement et | |||||||
| n’ont pas entraîné l’abandon de l’étude. Elles n’ont pas été plus sévères ni n’ont duré plus | |||||||
| longtemps chez les patients porteurs d’anticorps que chez les non-porteurs. Cela dit, l’expressio | |||||||
n
| des effets indésirables s’est révélée généralement similaire chez les porteurs et les non-porteurs | |||||||
| d’anticorps. Aucun effet indésirable grave lié à l’hypersensibilité n’a été relevé chez les patients | |||||||
| porteurs d’anticorps. | |||||||
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
EPERZANMC entraîne un retard de la vidange gastrique, ce qui risque d’influencer l’absorption des médicaments administrés en concomitance par voie orale. Au cours d’essais portant sur les interactions médicament-médicament faisant appel à des doses multiples, on n’a pas relevé de variation significative des expositions générales aux médicaments administrés conjointement, sauf dans le cas de la simvastatine (voir ci-dessous et Tableau 3).
Digoxine : L’albiglutide n’a pas modifié de façon notable la pharmacocinétique d’une dose unique de digoxine (0,5 mg) administrée en concomitance avec de l’albiglutide (50 mg par semaine) à l’état d’équilibre.
| Contraceptifs oraux : L’albiglutide (50 mg par semaine durant 4 semaines) n’a pas eu d’effets | |||||
| d’importance clinique sur la pharmacocinétique à l’équilibre d’un contraceptif oral associant de | |||||
| la noréthindrone à 0,5 mg et de l’éthinylœstradiol à 0,035 mg. De plus, l’administration | |||||
| concomitante d’albiglutide et d’un contraceptif oral combiné n’a pas entraîné d’effets | |||||
| cliniquement significatifs sur l’hormone lutéinisante, l’hormone folliculostimulante ou la | |||||
| progestérone. | |||||
Simvastatine : Une dose unique de simvastatine (80 mg) a été administrée en concomitance avec de l’albiglutide (50 mg par semaine) à l’état d’équilibre. On a observé pour la simvastatine une diminution de 40 % de l’ASC et une augmentation de 18 % la Cmax. Dans le cas de la simvastatine acide, on a observé une augmentation de 36 % de l’ASC et une augmentation d’environ 98 % de la Cmax. La demi-vie de la simvastatine et de la simvastatine acide a diminué, passant d’environ 7 heures à 3,5 heures. La pertinence clinique de ces changements n’a pas été établie.
Warfarine : On n’a pas relevé d’effets d’importance clinique sur la pharmacocinétique des énantiomères R et S de la warfarine après l’administration d’une dose unique du mélange racémique de la warfarine (25 mg) avec de l’albiglutide (50 mg par semaine) à l’état d’équilibre. Par ailleurs, l’albiglutide n’a pas altéré de façon significative les effets pharmacodynamiques de la warfarine, selon la mesure du rapport international normalisé.
Tableau 3 Effet de l’albiglutide sur l’exposition générale aux médicaments administrés en concomitance
| Médicament administré en concomitance | Dose du médicament administré en concomitancea | Dose d’EPERZANMC | Rapport de la moyenne géométrique (Rapport avec/sans médicament concomitant) Absence d’effet = 1 | ||
| Analyte | ASC (IC à 90 %)b | Cmax (IC à 90 %) | |||
| Il n’est pas nécessaire d’ajuster la dose des médicaments administrés en concomitance dans les cas suivants : | |||||
| Simvastatine | 80 mg | 50 mg 1 f.p.s. durant 5 semaines | Simvastatine | 0,60 (0,52 – 0,69) | 1,18 (1,02 – 1,38) |
Simvastatine acide | 1,36 (1,19 – 1,55) | 1,98 (1,75 – 2,25) | |||
| Digoxine | 0,5 mg | 50 mg 1 f.p.s. durant 5 semaines | Digoxine | 1,09 (1,01 – 1,18) | 1,11 (0,98 – 1,26) |
| Contraceptif oralc | 0,035 mg d’éthinylœstradiol et 0,5 mg de noréthindrone | 50 mg 1 f.p.s. durant 4 semaines | Noréthindrone | 1,00 (0,96 – 1,04) | 1,04 (0,98 – 1,10) |
| Lévonorgestrel | 1,09 (1,06 – 1,14) | 1,20 (1,11 – 1,29) | |||
| Warfarine | 25 mg | 50 mg 1 f.p.s. durant 5 semaines | R-warfarine | 1,02 (0,98 – 1,07) | 0,94 (0,89 – 0,99) |
| S-warfarine | 0,99 (0,95 – 1,03) | 0,93 (0,87 – 0,98) | |||
f.p.s. = fois par semaine
a. Dose unique, à moins d’indication contraire.
b. ASCinf pour les médicaments administrés en une seule dose et ASC24h pour les médicaments administrés en doses multiples. c. Sujets ayant reçu un contraceptif oral à faible dose pendant 2 cycles de traitements de 28 jours (21 jours sous traitement actif/7 jours sous placebo).
Médicaments qui augmentent la fréquence cardiaque : EPERZANMC entraîne une augmentation de la fréquence cardiaque (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque). Il faut se montrer prudent lorsqu’EPERZANMC est administré avec d’autres médicaments qui ont aussi pour effet d’augmenter la fréquence cardiaque, tels les médicaments qui exercent une activité sympathomimétique ou anticholinergique.
Médicaments qui allongent l’intervalle PR : EPERZANMC provoque un allongement de l’intervalle PR (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque). On n’a pas évalué l’effet que peut avoir sur l’intervalle PR l’administration concomitante d’EPERZANMC et d’autres médicaments qui allongent l’intervalle PR (dont, entre autres, les antiarythmiques, les inhibiteurs calciques non dihydropyridiniques, les antagonistes des récepteurs β-adrénergiques, les glucosides digitaliques, les inhibiteurs de la protéase du VIH et les analogues de la somatostatine). Par conséquent, l’emploi concomitant d’EPERZANMC et de ces médicaments doit être entrepris avec prudence.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Chez les patients qui entreprennent un traitement par EPERZANMC, il pourrait être nécessaire de réduire la dose des sécrétagogues de l’insuline (p. ex., sulfonylurées) ou de l’insuline administrés en concomitance afin de diminuer le risque d’hypoglycémie.
EPERZANMC entraîne un retard de la vidange gastrique, ce qui risque d’influencer l’absorption des médicaments administrés en concomitance par voie orale (voir la section INTERACTIONS MÉDICAMENTEUSES).
Posologie recommandée et modification posologique
Adultes
La dose recommandée d’EPERZANMC est de 30 mg une fois par semaine, administrée par voie sous-cutanée. La dose peut être augmentée à 50 mg une fois par semaine, selon la réponse glycémique individuelle.
Enfants (< 18 ans)
L’innocuité et l’efficacité d’EPERZANMC chez les enfants âgés de moins de 18 ans n'ont pas été établies.
Personnes âgées (≥ 65 ans)
Aucun ajustement posologique n’est nécessaire chez les patients de plus de 65 ans (voir la section MISE EN GARDE ET PRÉCAUTIONS, Populations particulières et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Insuffisance rénale
On n’a pas relevé de modification cliniquement significative des paramètres pharmacocinétiques chez les patients atteints d’insuffisance rénale (légère, modérée, sévère et nécessitant une hémodialyse) au cours des études de pharmacologie clinique et des essais cliniques. Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance rénale (voir les sections MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques et ESSAIS CLINIQUES). Il faut se montrer prudent lorsqu’on amorce un traitement par EPERZANMC ou qu’on en augmente la dose chez les patients atteints d’insuffisance rénale. Une surveillance de la fonction rénale s’impose chez les patients atteints d’insuffisance rénale qui signalent des réactions gastro-intestinales sévères, celles-ci pouvant altérer davantage la fonction rénale.
Insuffisance hépatique
Les protéines thérapeutiques comme EPERZANMC sont catabolisées par des enzymes protéolytiques largement distribuées, qui ne se trouvent pas uniquement dans les tissus hépatiques; par conséquent, il est peu probable que des modifications de la fonction hépatique aient un effet sur l’élimination d’EPERZANMC. Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance hépatique (voir la section MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Oubli d’une dose
Si l’administration d’une dose est oubliée, cette dose manquée doit être administrée le plus tôt possible dans un délai de 3 jours. Par la suite, le patient reprendra son schéma posologique usuel, et l’administration des doses suivantes aura lieu le jour habituel. Si plus de 3 jours s’écoulent après l’oubli d’une dose, la dose suivante sera administrée le jour habituel.
Administration
EPERZANMC est un médicament que le patient s’auto-administre par injection sous-cutanée dans l’abdomen, la cuisse ou la partie supérieure du bras. On doit dire aux patients qui utilisent la même partie du corps de choisir chaque semaine un point d’injection différent. EPERZANMC ne doit pas être administré par voie intraveineuse ni par voie intramusculaire.
EPERZANMC peut être administré à n’importe quel moment de la journée, sans tenir compte des repas. Administrer EPERZANMC une fois par semaine, le même jour chaque semaine. Le jour choisi pour l’administration hebdomadaire peut être changé au besoin, pourvu qu’il se soit écoulé au moins 4 jours depuis l’administration de la dose précédente.
La poudre lyophilisée contenue dans le stylo injecteur doit être reconstituée avant l’administration. L’injection doit être faite immédiatement après que l’aiguille a été fixée au stylo injecteur. Voir la PARTIE III : RENSEIGNEMENTS DESTINÉS AUX PATIENTS ainsi que le Mode d’emploi pour obtenir des directives d’administration complètes accompagnées d’illustrations.
N’utilisez EPERZANMC que si le produit reconstitué est limpide et exempt de particules.
Lorsqu’EPERZANMC est utilisé en association avec de l’insuline, les 2 médicaments doivent être injectés séparément. Ils ne doivent jamais être mélangés. L’injection d’EPERZANMC et d’insuline dans la même partie du corps est une pratique acceptable, mais les points d’injection ne doivent pas être adjacents.
Utiliser un contenant pour objets pointus et tranchants pour jeter le stylo injecteur sans détacher l’aiguille.
Méthode de reconstitution alternative (à l’usage des professionnels de la santé seulement) :
À la PARTIE III : RENSEIGNEMENTS DESTINÉS AUX PATIENTS, on indique aux patients de laisser reposer durant 15 minutes (stylo injecteur de 30 mg) ou 30 minutes (stylo injecteur de 50 mg) le mélange de poudre lyophilisée et de diluant afin d’assurer la reconstitution du produit. Les professionnels de la santé peuvent utiliser l’autre méthode de reconstitution décrite ci-dessous pour accélérer la dissolution. Étant donné que cette méthode exige que l’on fasse tournoyer la solution de manière appropriée et qu’on l’inspecte visuellement, elle ne s’adresse qu’aux professionnels de la santé.
Suivez les instructions qui consistent à tourner la cartouche jusqu’à ce qu’un <2> apparaisse dans la fenêtre d’affichage et qu’un déclic se fasse entendre. Le diluant contenu dans le compartiment arrière de la cartouche et la poudre lyophilisée qui se trouve dans le compartiment avant se mélangent alors. En pointant vers le haut la cartouche transparente, faire tournoyer doucement le stylo durant 1 minute. Éviter de l’agiter, car cela pourrait faire mousser la solution. Inspecter, et continuer de faire tournoyer le stylo jusqu’à ce que la poudre soit entièrement dissoute. Dans le cas du stylo de 30 mg, la dissolution complète prend habituellement 2 minutes, mais elle peut prendre jusqu’à 5 minutes; à l’inspection visuelle, la solution sera limpide et exempte de particules. Pour ce qui est du stylo de 50 mg, la dissolution complète prend habituellement 7 minutes, mais elle peut prendre jusqu’à 10 minutes. Après la reconstitution, poursuivre en respectant les étapes suivantes du mode d’emploi : fixer l’aiguille, amorcer le stylo injecteur et procéder à l’injection (voir la section INSTRUCTIONS PARTICULIÈRES DE MANIPULATION).
SURDOSAGE
Pour traiter une surdose soupçonnée, communiquez avec le centre antipoison de votre région.
Signes et symptômes
On ne dispose d’aucune donnée sur le surdosage d’EPERZANMC chez l’être humain. Toutefois, les nausées, les céphalées et les vomissements sévères seraient des symptômes à prévoir en cas de surdosage.
Traitement
En cas de surdosage, un traitement de soutien approprié doit être mis en route, comme l’exigent les signes et les symptômes cliniques du patient. Toute prise en charge supplémentaire doit reposer sur l’indication clinique ou sur les recommandations du centre antipoison de la région, le cas échéant. Une période prolongée d’observation et de traitement de ces symptômes pourrait être nécessaire, compte tenu de la longue demi-vie d’EPERZANMC (5 jours).
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
EPERZANMC est un agoniste du récepteur GLP-1 (Glucagon-Like Peptide-1). À l’instar du GLP-1 endogène, EPERZANMC aide à réguler la glycémie postprandiale en stimulant la sécrétion glucodépendante d’insuline, ce qui augmente l’utilisation du glucose par les tissus. Cette sécrétion d’insuline ralentit à mesure que la glycémie diminue et se rapproche de l’euglycémie, si bien que le risque intrinsèque d’hypoglycémie associé à EPERZANMC est faible. EPERZANMC inhibe également la sécrétion de glucagon de manière glucodépendante, ce qui diminue la production de glucose par le foie. De plus, EPERZANMC ralentit la vidange gastrique, réduisant ainsi la vitesse à laquelle le glucose postprandial fait son entrée dans la circulation. Chez les patients atteints de diabète de type 2, l’élévation postprandiale du taux de GLP-1 endogène est réduite ou absente, la concentration de glucagon est anormalement élevée et l’obésité est fréquente.
L’albiglutide est issu de la fusion génétique de 2 copies en tandem de GLP-1 humain modifié (dont la séquence d’acides aminés présente 97 % d’homologie avec le GLP-1 [7-36] humain endogène) et d’albumine humaine. La séquence du GLP-1 a été modifiée par la substitution en position 8 d’une glycine à l’alanine présente à l’état naturel, cela afin de conférer une résistance à la protéolyse orchestrée par la dipeptidyl peptidase-IV (DPP-IV). Grâce au fragment d’albumine humaine de la protéine de fusion recombinante de même qu’à la résistance à la DPP-IV, la demi-vie est prolongée et le médicament peut être administré une fois par semaine. Pharmacodynamie
Maîtrise de la glycémie : L’albiglutide a diminué la glycémie plasmatique à jeun (GPJ) et réduit les oscillations glycémiques postprandiales. Chez les patients atteints de diabète de type 2 ayant reçu 2 doses d’albiglutide à 32 mg (jour 1 et jour 8), une réduction (24 %) de l’ASC(0,5-4,5h) de la glycémie postprandiale a été observée comparativement au placebo après la prise d’un déjeuner standard le jour 9. La diminution observée de la GPJ survient en majeure partie après la prise d’une seule dose, ce qui est conforme au profil pharmacocinétique de l’albiglutide.
L’administration d’une dose unique d’albiglutide à 50 mg par voie sous-cutanée (s.-c.) n’a pas altéré la réponse à l’hypoglycémie des hormones de contre-régulation pancréatique (glucagon), adrénergique (adrénaline, noradrénaline ou cortisol) ou hypophysaire (hormone de croissance).
Motilité gastrique : L’albiglutide a ralenti la vidange gastrique des solides et des liquides comparativement au placebo, lorsqu’il a été administré à raison d’une dose unique de 100 mg chez des sujets en bonne santé.
Électrophysiologie cardiaque : On a réalisé une étude à double insu avec répartition aléatoire et groupes parallèles dans le but d’évaluer les effets sur l’électrocardiogramme de l’albiglutide administré à une fréquence hebdomadaire durant 6 semaines, comparativement à un placebo, chez des sujets en bonne santé. Les sujets affectés au traitement par l’albiglutide (N = 85) ont reçu cet agent à 30 mg les jours 1 et 8, et à 50 mg les jours 15, 22, 29 et 36. Les sujets affectés au traitement placebo (N = 88) ont reçu un placebo les jours 1, 8, 15, 22, 29 et 36. Les évaluations à l’ECG ont été réalisées le jour 4, soit au moment où les concentrations plasmatiques devraient être à leur maximum après l’administration d’une dose unique de 30 mg d’albiglutide, et le jour 39, soit au moment où les concentrations plasmatiques devraient être à leur maximum après l’administration de doses répétées de 50 mg d’albiglutide pendant 4 semaines.
Fréquence cardiaque : L’albiglutide a été associé à des augmentations de la fréquence cardiaque liées à la concentration. Après l’administration d’un traitement à doses répétées de 50 mg, l’augmentation de la fréquence cardiaque s’est établie entre 6,0 et 7,8 bpm sur la période d’étude de 24 heures. Voir la Figure 2 ci-après. Voir aussi la section MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire.
Figure 2 Tracé du profil temporel de la fréquence cardiaque (FC) ajustée par rapport
au placebo et aux valeurs initiales (IC à 90 %) en fonction du temps pour l’albiglutide après une dose unique de 30 mg et après des doses répétées de 50 mg 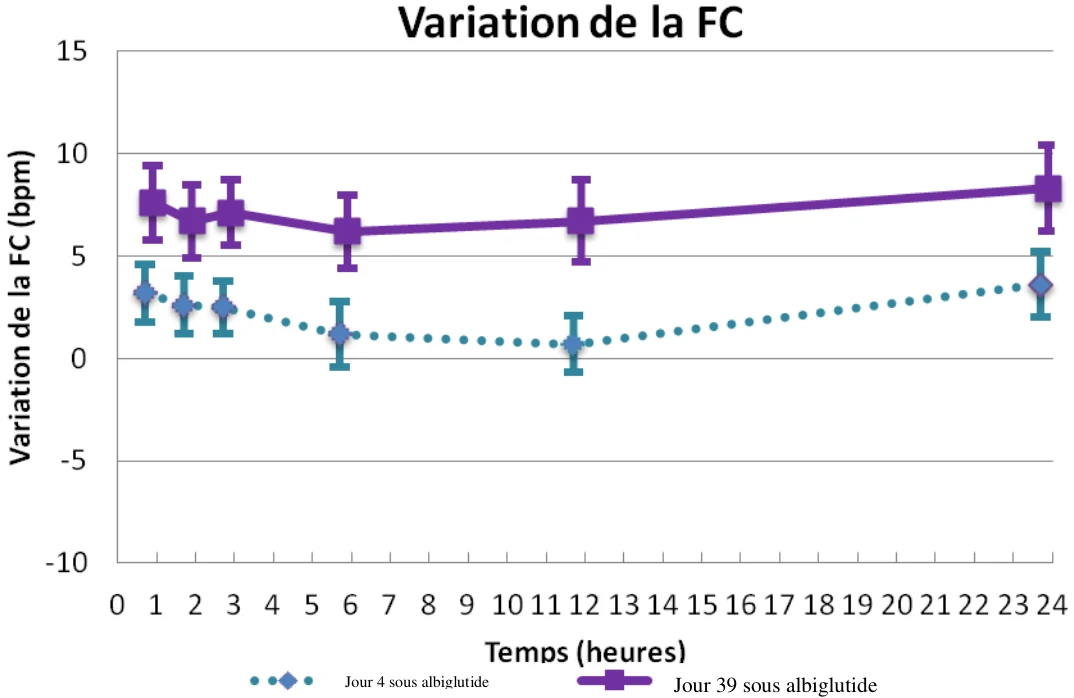
Le jour 4 représente la Cmax approximative après une dose unique de 30 mg. Le jour 39 représente la Cmax approximative après des doses répétées de 50 mg.
Jour 4 sous albiglutide Jour 39 sous albiglutide Intervalle PR : L’albiglutide a entraîné un allongement de l’intervalle PR. Le jour 4, après l’administration d’une dose unique d’albiglutide à 30 mg, l’écart maximal moyen par rapport au placebo était de 3,9 ms (IC à 90 %, de 1,3 à 6,5) après 6 heures. Le jour 39, durant un traitement à doses répétées d’albiglutide à 50 mg, l’écart maximal moyen par rapport au placebo était de 4,5 ms (IC à 90 %, de 1,2 à 7,8) après 3 heures. Voir la Figure 3 ci-dessous. Voir aussi la section MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire.
Figure 3 Tracé du profil temporel de l’intervalle PR ajusté par rapport au placebo et
aux valeurs initiales (IC à 90 %) en fonction du temps pour l’albiglutide après une dose unique de 30 mg et après des doses répétées de 50 mg 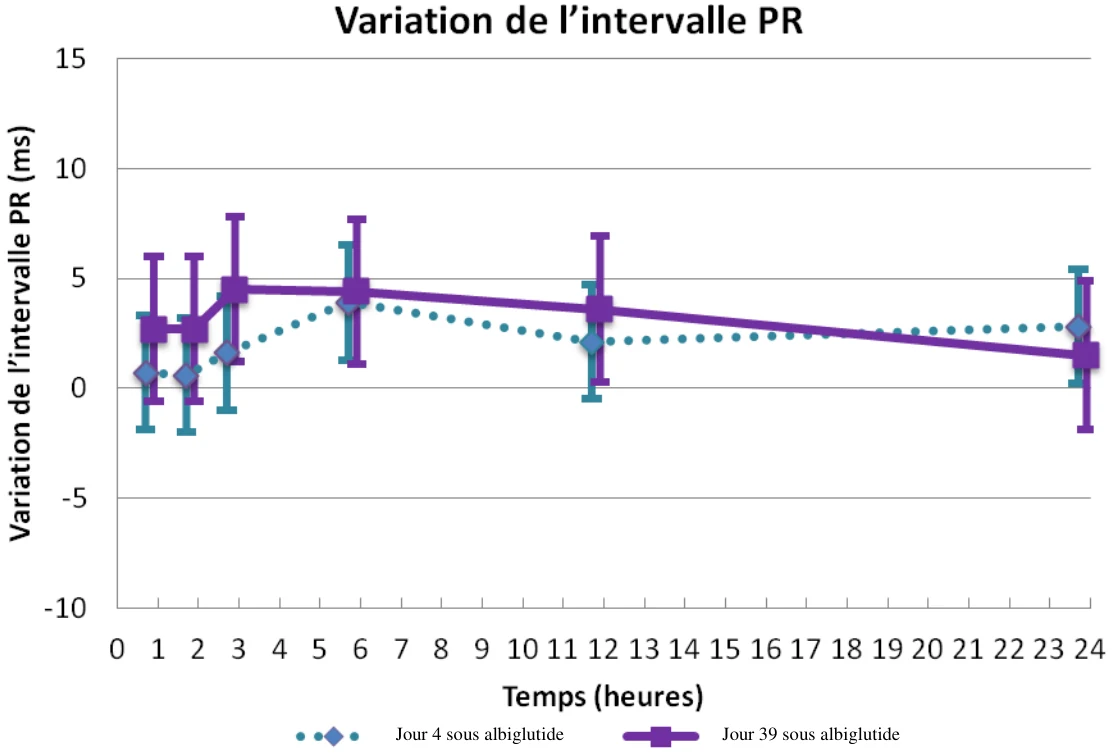
Le jour 4 représente la Cmax approximative après une dose unique de 30 mg. Le jour 39 représente la Cmax approximative après des doses répétées de 50 mg.
Jour 4 sous albiglutide Jour 39 sous albiglutide Intervalle QTc : Le traitement par doses répétées d’albiglutide à 50 mg a été associé à un raccourcissement de l’intervalle QTc, la réduction maximale de -3,7 ms (IC à 90 %, de -5,9 à -1,5) ayant été observée après 12 h. La portée clinique d’un raccourcissement acquis de l’intervalle QTc, attribuable à un médicament, est inconnue.
Figure 4 Tracé du profil temporel de l’intervalle QTcF ajusté par rapport au placebo
et aux valeurs initiales (IC à 90 %) en fonction du temps pour l’albiglutide après une dose unique de 30 mg et après des doses répétées de 50 mg 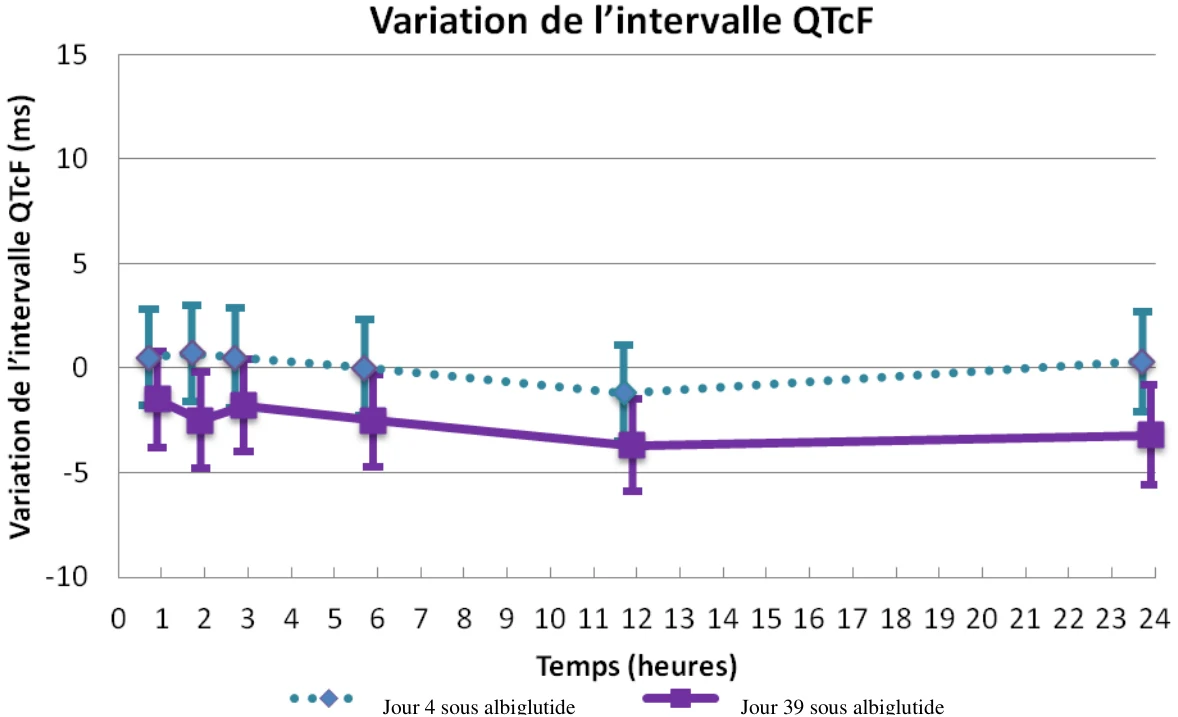
Le jour 4 représente la Cmax approximative après une dose unique de 30 mg. Le jour 39 représente la Cmax approximative après des doses répétées de 50 mg.
Pharmacocinétique
Absorption : Après l’administration par voie sous-cutanée d’une dose unique d’albiglutide à 30 mg à des patients atteints de diabète de type 2, les concentrations maximales ont été atteintes en 3 à 5 jours, le pic (Cmax) moyen s’établissant à 1,74 µg/mL, et l’aire sous la courbe (ASC) moyenne, à 465 µ*h/mL. Les concentrations hebdomadaires moyennes à l’état d’équilibre ont été d’environ 2,7 µg/mL et de 4,4 µg/mL, respectivement, après l’administration par voie sous-cutanée de 30 mg ou de 50 mg d’albiglutide. L’exposition à l’équilibre est atteinte après 4 à 5 semaines d’administration hebdomadaire. L’exposition aux doses de 30 mg et de 50 mg a augmenté proportionnellement à la dose. L’administration par voie sous-cutanée d’albiglutide dans l’abdomen, la cuisse ou la partie supérieure du bras a donné lieu à une exposition similaire. La biodisponibilité absolue de l’albiglutide après son administration par voie sous-cutanée n’a pas été évaluée.
Jour 4 sous albiglutide Jour 39 sous albiglutide Distribution : L’estimation moyenne du volume de distribution apparent de l’albiglutide après son administration par voie sous-cutanée est de 11 litres (L). Étant donné que l’albiglutide est une molécule fusionnée avec l’albumine, la liaison aux protéines plasmatiques n’a pas été évaluée.
Métabolisme : L’albiglutide est une protéine dont le métabolisme attendu est la dégradation en petits peptides et acides aminés individuels par des enzymes protéolytiques ubiquitaires. On n’a pas mené d’études de biotransformation classiques. Étant donné que l’albiglutide est une protéine de fusion avec l’albumine, il subira vraisemblablement un métabolisme similaire à celui de l’albumine sérique humaine native, qui est principalement catabolisée dans l’endothélium vasculaire.
Élimination : La clairance apparente moyenne de l’albiglutide est de 67 mL/h, et sa demi-vie d’élimination est d’environ 5 jours, ce qui fait que l’albiglutide peut être administré une fois par semaine.
Populations particulières et états pathologiques
Pédiatrie (< 18 ans) : Il n’y a aucune donnée pharmacocinétique disponible chez les enfants.
Gériatrie (≥ 65 ans) : Des analyses pharmacocinétiques de population réalisées chez des patients âgés de 24 à 83 ans ont révélé que l’âge n’avait pas d’effet pharmacocinétique d’importance clinique sur l’albiglutide.
Sexe : Les résultats d’analyses pharmacocinétiques de population ont révélé que le sexe n’avait pas d’effet d’importance clinique sur la clairance de l’albiglutide.
Race et origine ethnique : Les résultats d’analyses pharmacocinétiques de population réalisées auprès de sujets parmi lesquels se trouvaient des personnes de race blanche, afro-américaine/africaine, asiatique et hispanique/non hispanique ont révélé que la race et l’origine ethnique n’avaient pas d’effet pharmacocinétique d’importance clinique sur la clairance de l’albiglutide. L’exposition était environ de 30 à 40 % plus élevée chez les patients japonais que chez ceux de race blanche, un écart vraisemblablement attribuable à un poids corporel moins élevé. Cet effet n'a pas été considéré comme cliniquement important.
Insuffisance hépatique : Aucune étude clinique n’a été effectuée pour examiner les effets d’une insuffisance hépatique légère, modérée ou sévère sur la pharmacocinétique de l’albiglutide. Les protéines thérapeutiques comme l’albiglutide sont catabolisées par des enzymes protéolytiques largement distribuées, qui ne se trouvent pas uniquement dans les tissus hépatiques; par conséquent, il est peu probable que des modifications de la fonction hépatique aient un effet sur l’élimination de l’albiglutide.
Insuffisance rénale : Dans le cadre d’une analyse pharmacocinétique de population portant notamment sur un essai mené chez des patients atteints d’insuffisance rénale légère, modérée ou sévère, l’exposition était environ de 30 à 40 % plus élevée chez ceux qui souffraient d’insuffisance rénale sévère que chez les patients atteints de diabète de type 2 ayant une fonction rénale normale. De plus, une étude de pharmacologie clinique a fait ressortir une augmentation similaire de l’exposition chez les patients atteints d’insuffisance rénale modérée ou sévère et chez les patients hémodialysés comparativement aux patients dont la fonction rénale n’était pas altérée. On ne considère pas que ces différences sont cliniquement pertinentes.
Au cours d’un essai clinique réalisé auprès de patients atteints d’insuffisance rénale légère, modérée ou sévère traités par EPERZANMC (N = 249), le traitement par EPERZANMC a réduit davantage et dans une mesure significative le taux d’HbA1c entre le début et la 26e semaine de l’étude, comparativement à la sitagliptine (N = 246) (voir la section ESSAIS CLINIQUES, Insuffisance rénale [Harmony 8]). Dans l’ensemble, aucune différence n’est ressortie quant à l’innocuité de ce médicament en fonction du degré d’atteinte rénale entre EPERZANMC et la sitagliptine. Dans les groupes EPERZANMC et sitagliptine respectivement, la fréquence de la diarrhée a été de 8,8 % et de 5,7 %, celle de la nausée, de 4,8 % et de 2,8 %, et celle des vomissements, de 1,2 % et de 0,4 %; (données reflétant les effets survenus durant le traitement par les médicaments assignés par répartition aléatoire au moment de l’évaluation du paramètre principal). Dans ni l’un ni l’autre des groupes n’a-t-on observé de changement d’importance clinique de la fonction rénale (mesurée d’après la créatininémie).
Au cours des essais cliniques de phase III (mis à part l’essai dans l’insuffisance rénale), environ les deux tiers des patients présentaient au départ une insuffisance rénale légère (DFGe de 60 à 89 mL/min/1,73 m2) ou modérée (de 30 à 59 mL/min/1,73 m2), selon l’évaluation faite au moyen de la formule MDRD (Modification of Diet in Renal Disease). Dans l’ensemble, aucune différence n’a été observée sur le plan de l’innocuité ou de l’efficacité (réduction du taux d’HbA1c) entre les patients dont la fonction rénale était normale et ceux chez qui elle était légèrement à modérément altérée.
ENTREPOSAGE ET STABILITÉ
Conservation
Avant la remise du produit
Conserver la boîte de stylos injecteurs au réfrigérateur, à une température de 2 à 8 °C. Ne pas congeler. Conserver les stylos injecteurs dans leur boîte d'origine jusqu’au moment de les utiliser.
Après la remise du produit
Stylos avec poudre non reconstituée
Conserver la boîte de stylos injecteurs au réfrigérateur, à une température de 2 à 8 °C. La boîte peut être conservée à une température ambiante n’excédant pas 30 °C pour une durée maximale de 4 semaines. Si l’on prévoit entreposer la boîte de stylos durant plus de 4 semaines, celle-ci doit être conservée au réfrigérateur, à une température de 2 à 8 °C. Ne pas congeler. Conserver les stylos injecteurs dans leur boîte d'origine jusqu’au moment de les utiliser. Stylos avec poudre reconstituée
Une fois la poudre reconstituée, le stylo injecteur EPERZANMC doit être utilisé dans un délai de 8 heures. Toutefois, une fois l’aiguille fixée et le stylo amorcé, il doit être utilisé immédiatement. Si le médicament sèche à l’intérieur de l’aiguille, il peut y avoir un blocage de l’aiguille (voir PARTIE III : RENSEIGNEMENTS DESTINÉS AUX PATIENTS et Mode d’emploi).
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
EPERZANMC doit être préparé et administré uniquement selon les directives.
- Ne pas utiliser au-delà de la date de péremption.
- Conservez les stylos injecteurs dans leur boîte d'origine jusqu’au moment de les utiliser.
- Ne pas utiliser EPERZANMC s’il a été congelé.
- Si vous conservez le produit au réfrigérateur, laissez-le reposer à la température ambiante pendant 15 minutes avant de procéder à la reconstitution.
- N’utilisez le stylo que si la solution reconstituée qu’il contient est limpide et exempte de particules.
- N’utilisez pas un stylo dont la poudre a été reconstituée plus de 8 heures auparavant.
- Une fois que l’aiguille a été fixée au stylo, procédez immédiatement à l’injection. Ne pas conserver un stylo auquel une aiguille a été fixée.
- Utilisez un contenant pour objets pointus et tranchants pour jeter le stylo injecteur sans détacher l’aiguille.
Voir le mode d’emploi pour obtenir des directives d’administration complètes accompagnées d’illustrations.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Formes posologiques
EPERZANMC est présenté dans un stylo injecteur prérempli muni d’une cartouche à double compartiment contenant une poudre de couleur blanche à jaune et un diluant limpide pour solution injectable.
Stylo injecteur prérempli à usage unique de 30 mg : Renferme 40,3 mg d’albiglutide lyophilisé et 0,65 mL de diluant conçus pour délivrer une solution dosée à 30 mg dans un volume de 0,5 mL après la reconstitution.
Offert en :
- boîte de 1 stylo injecteur (contenant 1 aiguille à paroi mince de 5 mm de calibre 29)
- boîte de 4 stylos injecteurs (contenant 4 aiguilles à paroi mince de 5 mm de calibre 29)
Stylo injecteur prérempli à usage unique de 50 mg : Renferme 67,0 mg d’albiglutide lyophilisé et 0,65 mL de diluant conçus pour délivrer une solution dosée à 50 mg dans un volume de 0,5 mL après la reconstitution.
Offert en :
- boîte de 1 stylo injecteur (contenant 1 aiguille à paroi mince de 5 mm de calibre 29)
- boîte de 4 stylos injecteurs (contenant 4 aiguilles à paroi mince de 5 mm de calibre 29)
EPERZANMC contient les ingrédients non médicinaux suivants : phosphate de sodium monobasique monohydraté, phosphate de sodium dibasique anhydre, tréhalose dihydraté, mannitol, polysorbate 80 et eau pour injection. EPERZANMC ne contient aucun agent de conservation.
 PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : albiglutide
Nom chimique : L’albiglutide est une protéine de fusion recombinante qui consiste en 2 copies d’une séquence de 30 acides aminés d’un GLP-1 (Glucagon-Like Peptide-1) (7-36) humain modifié, génétiquement fusionné par séries à l’albumine humaine (hA).
Masse moléculaire : 72971,4 Da
Formule développée :
Propriétés physicochimiques : La substance médicamenteuse d’albiglutide est un liquide limpide à opalescent, de couleur jaune à jaune verdâtre, ayant une concentration d’environ 115,0 à 161,0 mg/mL, un pH de 6,7 à 7,4 et une osmolalité de 330 à 430 mOsm/kg.
Caractéristiques du produit
EPERZANMC est présenté dans un stylo injecteur prérempli muni d’une cartouche à double compartiment contenant une poudre de couleur blanche à jaune et un diluant limpide pour solution injectable.
ESSAIS CLINIQUES
Données démographiques et plan des études
Les études décrites dans cette section ont porté au total sur 2 015 patients atteints de diabète de type 2, qui ont été traités par EPERZANMC dans le cadre de 6 essais cliniques de phase III contrôlés par témoins actifs et par placebo. Les 6 essais comportaient des comparaisons avec le glimépiride, la pioglitazone, le liraglutide (1 essai chacun), la sitagliptine (2 essais, dont 1 mené auprès de patients atteints d’insuffisance rénale), l’insuline (2 essais, dont 1 par rapport à l’insuline prandiale, et l’autre, par rapport à l’insuline basale) et un placebo (2 essais). Durant ces essais, EPERZANMC a été administré en monothérapie, ou en association avec des antidiabétiques oraux, ou en association avec de l’insuline basale. Ces essais avaient pour but d’évaluer l’emploi d’albiglutide à 30 et à 50 mg une fois par semaine. Dans 5 des 6 essais, une augmentation facultative de la dose d’EPERZANMC de 30 à 50 mg une fois par semaine était permise; le cas échéant, les seuils glycémiques à partir desquels la dose était augmentée étaient les mêmes pour EPERZANMC et pour les agents de comparaison administrés par voie orale. Tous les essais comportaient une période préliminaire/de stabilisation d’au moins 4 semaines avant le début du traitement par le médicament à l’étude (dans 2 essais, cette période était plus longue; l’essai dans lequel EPERZANMC a été ajouté à la metformine et à une sulfonylurée comportait une période préliminaire de 6 semaines, et celui dans lequel il a été ajouté à l’insuline glargine comportait une période préliminaire de 4 à 8 semaines, selon que les participants prenaient déjà ou non de l’insuline glargine).
Dans l’ensemble des 6 essais cliniques, l’âge des patients se situait entre 18 et 86 ans (médiane de 56 ans), 51 % d’entre eux étaient des hommes, l’indice de masse corporelle (IMC) moyen s’établissait à 32 kg/m2 et la population était constituée de patients de race blanche (46 %), noire (14 %) et asiatique (13 %), et de patients d’ethnicité hispanique/latine (26 %). La majorité des patients avaient préalablement reçu un traitement par un ou plusieurs antidiabétiques oraux ou par l’insuline. L’ancienneté du diabète chez les patients variait considérablement, les catégories suivantes étant également représentées : < 5 ans, ≥ 5 à < 10 ans et ≥ 10 ans. Tableau 4 Résumé des plans d’étude des essais de phase III
No et description de l’étude | Plan de l’étude1 | Fin de l’étude relativement à l’évaluation du paramètre d’efficacité principal | Durée totale du traitement | Traitement de fond2 | Groupes de traitement | N total (ayant fait l’objet de la répartition aléatoire) | IMC moyen (extrêmes) |
| GLP112753 (Harmony 3) Ajout à la metformine | Essai à double insu avec répartition aléatoire, contrôlé par témoin actif et placebo | 104 semaines | 156 semaines | MET |
| 1 012 | 32,58 (20,0-46,0) |
GLP112757 (Harmony 5) Ajout à la metformine et une sulfonylurée | Essai à double insu avec répartition aléatoire, contrôlé par témoin actif et placebo | 52 semaines | 156 semaines | MET+GLIM |
| 663 | 32,17 (20,0-46,0) |
GLP108486 (Harmony 6) Ajout à l’insuline glargine | Essai en mode ouvert avec répartition aléatoire, contrôlé par témoin actif | 26 semaines | 52 semaines | Glargine ou glargine + ADO |
| 566 | 33,03 (21,0-46,0) |
No et description de l’étude | Plan de l’étude1 | Fin de l’étude relativement à l’évaluation du paramètre d’efficacité principal | Durée totale du traitement | Traitement de fond2 | Groupes de traitement | N total (ayant fait l’objet de la répartition aléatoire) | IMC moyen (extrêmes) |
GLP112754 (Harmony 4) Étude contrôlée par témoin actif vs insuline glargine en association avec metformine ± sulfonylurée | Essai en mode ouvert avec répartition aléatoire et agent de comparaison actif | 52 semaines | 156 semaines | MET ou MET + SU |
| 745 | 33,12 (20,0-46,0) |
GLP114179 (Harmony 7) Étude contrôlée par témoin actif vs liraglutide en association avec metformine, thiazolidinedione ou sulfonylurée (en monothérapie ou bithérapie) | Essai en mode ouvert avec répartition aléatoire et agent de comparaison actif | 32 semaines | 32 semaines | MET, SU et TZD seuls ou en association |
| 812 | 32,79 (20,0-48,0) |
GLP114130 (Harmony 8) Patients atteints de diabète de type 2 atteints d’insuffisance rénale | Essai à double insu avec répartition aléatoire et agent de comparaison actif | 26 semaines | 52 semaines | Alimentation et exercice ou MET, TZD et SU seuls ou en association |
| 495 | 30,39 (20,0-46,0) |
1Compte tenu de la longue durée des essais, le recours à des traitements antidiabétiques supplémentaires était permis si les valeurs seuils de la glycémie étaient dépassées conformément aux critères préétablis.
2MET = metformine; SU = sulfonylurée; PIO = pioglitazone; ADO = antidiabétique oral, GLIM = glimépiride, IMC = indice de masse corporelle, TZD = thiazolidinedione, SIT = sitagliptine, sem. = semaine.
Traitement d’association
Ajout à la metformine (Harmony 3) : L’efficacité d’EPERZANMC a été évaluée au cours d’une étude multicentrique de 3 ans, menée à double insu après répartition aléatoire (N = 999). Chez des patients recevant un traitement de fond par la metformine à ≥ 1 500 mg par jour, on a comparé EPERZANMC à 30 mg par semaine par voie sous-cutanée (avec augmentation facultative de la dose à 50 mg par semaine après un minimum de 4 semaines) à la sitagliptine à 100 mg par jour, au glimépiride à 2 mg par jour (avec augmentation facultative de la dose à 4 mg par jour) ou à un placebo. Le paramètre d’évaluation principal était la variation du taux d’HbA1c entre le début et la 104e semaine de l’étude en comparaison du placebo.
Les résultats à la 104e semaine sont présentés dans le Tableau 5. Le traitement par EPERZANMC a réduit davantage et dans une mesure statistiquement significative le taux d’HbA1c comparativement au placebo, à la sitagliptine et au glimépiride. L’évaluation de la supériorité par rapport au témoin actif n’a été effectuée qu’une fois la non-infériorité démontrée. Entre le début de l’étude et la 104e semaine, une augmentation de la dose avait été effectuée chez 52,6 % des sujets du groupe EPERZANMC et 53,8 % de ceux du groupe glimépiride.
À la 104e semaine, les sujets traités par l’albiglutide, le placebo et la sitagliptine affichaient une perte de poids moyenne ajustée de 1,2 kg, 1,0 kg et 0,9 kg, respectivement, par rapport au début de l’étude. Les sujets ayant reçu le glimépiride, quant à eux, affichaient un gain de poids moyen ajusté de 1,2 kg par rapport au début de l’étude.
Tableau 5 Résultats à la 104e semaine d’une étude visant à comparer EPERZANMC à un placebo en traitement d’appoint chez des patients dont la glycémie était mal équilibrée par l’emploi de metformine
| EPERZANMC | Placebo | Sitagliptine | Glimépiride | ||||||||||||
| + | + | + | + | ||||||||||||
| metformine | metformine | metformine | metformine | ||||||||||||
| Population en intention de traitera (N) | N = 297 | N = 100 | N = 300 | N = 302 | |||||||||||
| Taux d’HbA1c (%) | |||||||||||||||
| Au départ (taux moyen) | 8,1 | 8,1 +0,3 < 0,0001 | 8,1 | 8,1 | |||||||||||
| Variation à la 104e semaineb | -0,6 | -0,3 | -0,4 | ||||||||||||
| Différence par rapport au placebo + metformineb (IC à | |||||||||||||||
| 95 %) | -0,9 (-1,16, -0,65) | ||||||||||||||
| Différence par rapport à la sitagliptine + metformineb | |||||||||||||||
| (IC à 95 %) | -0,4 (-0,53, -0,17) | ||||||||||||||
| Différence par rapport au glimépiride + metformineb | |||||||||||||||
| (IC à 95 %) | -0,3 (-0,45, -0,09) | ||||||||||||||
| Valeur de pc (non-infériorité) | < 0,0001 | < 0,0001 | |||||||||||||
| Valeur de pc (supériorité) | 0,0001 | 0,0033 | |||||||||||||
| % de patients ayant obtenu un taux d’HbA1c < 7 % | 39 | 16 | 32 | 31 | |||||||||||
| Glycémie plasmatique à jeun (mmol/L) | |||||||||||||||
| Au départ (valeur moyenne) | 9,1 | 9,0 +0,6 < 0,0001 | 9,2 -0,1 | 9,3 -0,4 | |||||||||||
| Variation à la 104e semaineb | -1,0 | ||||||||||||||
| Différence par rapport au placebo + metformineb (IC à | |||||||||||||||
| 95 %) | -1,5 (-2,16, -0,90) | ||||||||||||||
| Différence par rapport à la sitagliptine + metformineb | |||||||||||||||
| (IC à 95 %) | -0,9 (-1,30, -0,41) | ||||||||||||||
| Différence par rapport au glimépiride + metformineb | |||||||||||||||
| (IC à 95 %) | -0,6 (-1,01, -0,12) | ||||||||||||||
| Valeur de pc (supériorité) | 0,0002 | 0,0133 | |||||||||||||
| a. Population en intention de traiter. À la 104e semaine, la dernière valeur relevée avant l’emploi d’un médicament de |
| secours ou en cas de données manquantes a été utilisée dans les analyses pour 76 %, 46 %, 55 % et 51 % des patients |
| affectés au placebo, à EPERZANMC, à la sitagliptine et au glimépiride, respectivement. |
b. Moyenne ajustée en fonction du modèle d’analyse de covariance : variation = traitement + taux d’HbA1c au départ
(+ GPJ au départ pour les analyses de la GPJ) + antécédents d’infarctus du myocarde + catégorie d’âge + région. La différence des moyennes calculées selon la méthode des moindres carrés (albiglutide – placebo, albiglutide – sitagliptine, albiglutide –glimépiride) et l’IC à 95 % correspondant sont issus du modèle d’analyse de covariance. c. Le taux d’erreur de type I est contrôlé pour la multiplicité des comparaisons au moyen d’une procédure du portier.
Comme cette analyse repose sur la dernière valeur relevée avant un traitement de secours de l’hyperglycémie, ces résultats doivent être interprétés avec prudence en raison du biais pouvant atteindre les groupes de traitement ayant des proportions plus élevées de sujets ayant fait l’objet d’un traitement de secours de l’hyperglycémie, et ceux dans lesquels le temps écoulé avant un tel traitement était plus court. La fréquence du traitement de secours de l’hyperglycémie à la 104e semaine s’établissait à 21,2 % dans le groupe albiglutide, à 45,0 % dans le groupe placebo, à 30,0 % dans le groupe sitagliptine et à 26,5 % dans le groupe glimépiride. Sur l’entière période de traitement d’une durée de 156 semaines, le temps médian écoulé avant un traitement de secours de l’hyperglycémie a été de 67,7 semaines dans le groupe placebo. Étant donné que la probabilité d’un traitement de secours de l’hyperglycémie n’a pas atteint 50 % dans les groupes albiglutide, sitagliptine et glimépiride sur l’entière période de traitement d’une durée de 156 semaines, le temps médian écoulé avant un traitement de secours de l’hyperglycémie n’a pu être estimé.
Ajout à la metformine plus sulfonylurée (Harmony 5) : L’efficacité d’EPERZANMC a été évaluée au cours d’une étude multicentrique de 3 ans, menée à double insu après répartition aléatoire (N = 657). Chez des patients recevant un traitement de fond par la metformine à ≥ 1 500 mg par jour et du glimépiride à 4 mg par jour, on a comparé EPERZANMC à 30 mg par semaine par voie sous-cutanée (avec augmentation facultative de la dose à 50 mg par semaine après un minimum de 4 semaines) à un placebo ou à la pioglitazone à 30 mg par jour (avec augmentation facultative de la dose à 45 mg par jour). Le paramètre d’évaluation principal était la variation du taux d’HbA1c entre le début et la 52e semaine de l’étude en comparaison du placebo.
À la 52e semaine, le traitement par EPERZANMC avait réduit davantage et dans une mesure statistiquement significative le taux d’HbA1c comparativement au placebo (-0,6 % pour l’albiglutide vs +0,3 % pour le placebo, p < 0,05). Le traitement par l’albiglutide n’a pas satisfait au critère de non-infériorité préétabli (écart de 0,3 %) pour le taux d’HbA1c comparativement à la pioglitazone (-0,6 % pour l’albiglutide vs -0,8 % pour la pioglitazone). Dans cet essai, l’albiglutide a apporté une réduction moins élevée du taux d’HbA1c comparativement à la pioglitazone, et la différence entre les traitements était statistiquement significative en faveur de la pioglitazone. Les résultats à la 52e semaine sont présentés dans le Tableau 6.
À la 52e semaine, les sujets traités par l’albiglutide et par le placebo ont présenté, par rapport au début de l’essai, une perte de poids moyenne ajustée de 0,4 kg dans les 2 cas. Les sujets traités par la pioglitazone ont, quant à eux, présenté un gain de poids moyen ajusté de 4,4 kg par rapport au début de l’essai.
Tableau 6 Résultats à la 52e semaine d’un essai visant à comparer EPERZANMC à un placebo en traitement d’appoint chez des patients dont la glycémie était mal équilibrée par l’emploi de metformine et d’une sulfonylurée
| EPERZANMC | Placebo | Pioglitazone | |||||||||
| + metformine | + metformine | + metformine | |||||||||
| + glimépiride | + glimépiride | + glimépirided | |||||||||
| Intention de traitera (N) | N = 269 | N = 115 | N = 273 | ||||||||
| Taux d’HbA1C | |||||||||||
| Au départ (taux moyen) | 8,2 -0,6 -0,9 (-1,07, -0,68) 0,3 (0,10, 0,40) | 8,3 | 8,3 | ||||||||
| Variation à la 52e semaineb | +0,3 | -0,8 | |||||||||
| Différence par rapport au placebo + metformine + | |||||||||||
| glimépirideb (IC à 95 %) | |||||||||||
| Différence par rapport à la pioglitazone + metformine + | |||||||||||
| glimépirideb (IC à 95 %) | |||||||||||
| Valeur de pc (non-infériorité) | < 0,0001 | 0,2685e | |||||||||
| Valeur de pc (supériorité) | Sans objet | ||||||||||
| % de patients ayant obtenu un taux d’HbA1c < 7 % | 30 | 9 | 35 | ||||||||
| Glycémie plasmatique à jeun (mmol/L) | |||||||||||
| Au départ (valeur moyenne) | 9,5 -0,7 -1,3 (-1,9, -0,8) 1,1 (0,6, 1,5) | 9,7 +0,6 < 0,0001 | 9,8 -1,7 Sans objet | ||||||||
| Variation à la 52e semaineb | |||||||||||
| Différence par rapport au placebo + metformine + | |||||||||||
| glimépirideb (IC à 95 %) | |||||||||||
| Différence par rapport à la pioglitazone + metformine + | |||||||||||
| glimépirideb (IC à 95 %) | |||||||||||
| Valeur de pc (supériorité) | |||||||||||
a. Population en intention de traiter. À la 52e semaine, la dernière valeur relevée avant l’emploi d’un médicament de secours ou en cas de données manquantes a été utilisée dans les analyses pour 70 %, 35 % et 34 % des patients affectés au placebo, à EPERZANMC et à la pioglitazone, respectivement.
b. Moyenne ajustée en fonction du modèle d’analyse de covariance : variation = traitement + taux d’HbA1c au départ
(+ GPJ au départ pour les analyses de la GPJ) + antécédents d’infarctus du myocarde + catégorie d’âge + région. La différence des moyennes calculées selon la méthode des moindres carrés (albiglutide – placebo, albiglutide – pioglitazone) et l’IC à 95 % correspondant sont issus du modèle d’analyse de covariance. c. Le taux d’erreur de type I est contrôlé pour la multiplicité des comparaisons au moyen d’une procédure du portier. d. La pioglitazone n’est pas indiquée en association avec la metformine et le glimépiride.
e. Le critère de non-infériorité (écart de 0,3 %) n’a pas été satisfait.
Comme cette analyse repose sur la dernière valeur relevée avant un traitement de secours de l’hyperglycémie, ces résultats doivent être interprétés avec prudence en raison du biais pouvant atteindre les groupes de traitement ayant des proportions plus élevées de sujets ayant fait l’objet d’un traitement de secours de l’hyperglycémie, et ceux dans lesquels le temps écoulé avant un tel traitement était plus court. La fréquence du traitement de secours de l’hyperglycémie à la 52e semaine s’établissait à 19,0 % dans le groupe albiglutide, à 16,8 % dans le groupe pioglitazone et à 45,2 % dans le groupe placebo. Sur l’entière période de traitement d’une durée de 156 semaines, le temps médian écoulé avant un traitement de secours de l’hyperglycémie a été de 49,6 semaines dans le groupe placebo et de 137,7 semaines dans le groupe albiglutide. Étant donné que la probabilité d’un traitement de secours de l’hyperglycémie n’a pas atteint 50 % dans le groupe pioglitazone sur l’entière période de traitement d’une durée de 156 semaines, le temps médian écoulé avant un traitement de secours de l’hyperglycémie n’a pu être estimé.
Ajout à l’insuline glargine (Harmony 6) : L’efficacité d’EPERZANMC a été évaluée au cours d’une étude multicentrique ouverte de 52 semaines avec répartition aléatoire (N = 563). Chez des patients recevant un traitement de fond par l’insuline glargine (10 unités par jour au départ puis augmentation à ≥ 20 unités par jour) avec ou sans metformine, on a comparé EPERZANMC à 30 mg par semaine par voie sous-cutanée (avec augmentation facultative de la dose à 50 mg par semaine après la 8e semaine) à l’insuline lispro prandiale (administrée chaque jour aux repas; dose standard administrée au début puis augmentée jusqu’à l’obtention de l’effet désiré). Le paramètre d’évaluation principal était la variation du taux d’HbA1c entre le début et la 26e semaine de l’étude. À la 26e semaine, la dose quotidienne moyenne d’insuline glargine était de 53 UI dans le groupe EPERZANMC et de 51 UI dans le groupe insuline lispro. La dose quotidienne moyenne d’insuline lispro à la 26e semaine était de 31 UI.
Les résultats à la 26e semaine sont présentés dans le Tableau 7. Au chapitre du taux d’HbA1c, la différence entre les traitements par l’albiglutide et l’insuline lispro de 0,2 % (-0,32, 0,00) a répondu au critère de non-infériorité préétabli (écart de 0,3 %). L’évaluation de la supériorité par rapport à l’insuline lispro n’a été effectuée qu’une fois la non-infériorité démontrée. À la 26e semaine, le pourcentage de patients traités par EPERZANMC chez qui la dose avait été augmentée était de 50,8 %.
À la 26e semaine, les sujets traités par l’albiglutide ont présenté, par rapport au début de l’essai, une perte de poids moyenne ajustée de 0,7 kg, et les sujets traités par l’insuline lispro ont, quant à eux, présenté un gain de poids moyen ajusté de 0,8 kg par rapport au début de l’essai.
Tableau 7 Résultats à la 26e semaine d’un essai visant à comparer EPERZANMC à l’insuline lispro en traitement d’appoint chez des patients dont la glycémie était mal équilibrée par l’emploi d’insuline glargine
| EPERZANMC | Insuline lispro | ||||||||
| + insuline glargine | + insuline glargine | ||||||||
| Intention de traitera (N) | N = 282 | N = 281 | |||||||
| Taux d’HbA1C | |||||||||
| Au départ (taux moyen) | 8,5 | 8,4 -0,7 | |||||||
| Variation à la 26e semaineb | -0,8 | ||||||||
| Différence par rapport à l’insuline lisprob (IC à | |||||||||
| 95 %) | -0,2 (-0,32, 0,00) | ||||||||
| Valeur de pc (non-infériorité) | < 0,0001 | ||||||||
| Valeur de pc (supériorité) | 0,0533d | ||||||||
| % de patients ayant obtenu un taux d’HbA1c < 7 % | 30 | 25 | |||||||
| Glycémie plasmatique à jeun (mmol/L) | |||||||||
| Au départ (valeur moyenne) | 8,5 -1,0 -0,3 (-0,7, 0,2) 0,2366 | ,8.5 -0,7 | |||||||
| Variation à la 26e semaineb | |||||||||
| Différence par rapport à l’insuline lisprob (IC à | |||||||||
| 95 %) | |||||||||
| Valeur de pc (supériorité) | |||||||||
a. Population en intention de traiter. À la 26e semaine, la dernière valeur relevée avant l’emploi d’un médicament de secours ou en cas de données manquantes a été utilisée dans les analyses pour 29 % des patients affectés à EPERZANMC et à l’insuline lispro.
b. Moyenne ajustée en fonction du modèle d’analyse de covariance : variation = traitement + taux d’HbA1c au départ
(+ GPJ au départ pour les analyses de la GPJ) + antécédents d’infarctus du myocarde + catégorie d’âge + région + traitement antidiabétique oral courant. La différence des moyennes calculées selon la méthode des moindres carrés (albiglutide – insuline lispro) et l’IC à 95 % correspondant sont issus du modèle d’analyse de covariance. c. Le taux d’erreur de type I est contrôlé pour la multiplicité des comparaisons au moyen d’une procédure du portier. d. Supériorité non démontrée.
Comme cette analyse repose sur la dernière valeur relevée avant un traitement de secours de l’hyperglycémie, ces résultats doivent être interprétés avec prudence en raison du biais pouvant atteindre les groupes de traitement ayant des proportions plus élevées de sujets ayant fait l’objet d’un traitement de secours de l’hyperglycémie, et ceux dans lesquels le temps écoulé avant un tel traitement était plus court. La fréquence du traitement de secours de l’hyperglycémie à la 26e semaine s’établissait à 21,6 % dans le groupe albiglutide et à 23,5 % dans le groupe insuline lispro. Étant donné que la probabilité d’un traitement de secours de l’hyperglycémie n’a pas atteint 50 % dans les groupes albiglutide et insuline lispro sur l’entière période de traitement d’une durée de 52 semaines, le temps médian écoulé avant un traitement de secours de l’hyperglycémie n’a pu être estimé.
Étude contrôlée par témoin actif vs insuline glargine en association avec la metformine avec ou sans sulfonylurée (Harmony 4) : L’efficacité d’EPERZANMC a été évaluée au cours d’une étude contrôlée par insuline glargine de 3 ans, menée en mode ouvert après répartition aléatoire (N = 735). Chez des patients recevant un traitement de fond par la metformine à ≥ 1 500 mg par jour (avec ou sans sulfonylurée), on a comparé EPERZANMC à 30 mg par semaine par voie sous-cutanée (avec augmentation facultative de la dose à 50 mg par semaine dès la 4e semaine) à l’insuline glargine (dose de 10 unités administrée au début puis augmentée hebdomadairement suivant les renseignements thérapeutiques). Le paramètre d’évaluation principal était la variation du taux d’HbA1c entre le début et la 52e semaine de l’étude. La dose quotidienne totale d’insuline glargine s’établissait au départ entre 2 et 40 unités (dose quotidienne médiane de 10 unités); à la 52e semaine, elle se situait entre 3 et 230 unités (dose quotidienne médiane de 30 unités).
Les résultats à la 52e semaine sont présentés dans le Tableau 8. Au chapitre du taux d’HbA1c, la différence entre les traitements par l’albiglutide et l’insuline glargine de 0,1 % (-0,04, 0,27) a répondu au critère de non-infériorité préétabli (écart de 0,3 %). L’évaluation de la supériorité par rapport à l’insuline glargine n’a été effectuée qu’une fois la non-infériorité démontrée. À la 48e semaine, le pourcentage de patients traités par EPERZANMC chez qui la dose avait été augmentée était de 67,1 %.
À la 52e semaine, les sujets traités par l’albiglutide ont présenté, par rapport au début de l’essai, une perte de poids moyenne ajustée de 1,1 kg, et les sujets traités par l’insuline glargine ont, quant à eux, présenté un gain de poids moyen ajusté de 1,6 kg par rapport au début de l’essai. Tableau 8 Résultats à la 52e semaine d’un essai visant à comparer EPERZANMC à l’insuline glargine en traitement d’appoint chez des patients dont la glycémie était mal équilibrée par l’emploi de metformine ± une sulfonylurée
| EPERZANMC | Insuline glargine | ||||||||
| ± metformine (avec ou | ± metformine (avec ou | ||||||||
| sans sulfonylurée) | sans sulfonylurée) | ||||||||
| Intention de traitera (N) | N = 496 | N = 239 | |||||||
| Taux d’HbA1C | |||||||||
| Au départ (taux moyen) | 8,3 | 8,4 -0,8 | |||||||
| Variation à la 52e semaineb | -0,7 | ||||||||
| Différence par rapport à l’insuline glargineb (IC à 95 %) | 0,1 (-0,04, 0,27) | ||||||||
| Valeur de pc (non-infériorité) | 0,0086 | ||||||||
| Valeur de pc (supériorité) | 0,1463d | ||||||||
| % de patients ayant obtenu un taux d’HbA1c < 7 % | 32 | 33 | |||||||
| Glycémie plasmatique à jeun (mmol/L) | |||||||||
| Au départ (valeur moyenne) | 9,4 -0,9 1,2 (0,8, 1,6) < 0,0001 | 9,7 -2,1 | |||||||
| Variation à la 52e semaineb | |||||||||
| Différence par rapport à l’insuline glargineb (IC à 95 %) | |||||||||
| Valeur de pc (supériorité) | |||||||||
a. Population en intention de traiter. À la 52e semaine, la dernière valeur relevée avant l’emploi d’un médicament de secours ou en cas de données manquantes a été utilisée dans les analyses pour 41 % des patients affectés à EPERZANMC et 36 % des patients affectés à l’insuline glargine.
b. Moyenne ajustée en fonction du modèle d’analyse de covariance : variation = traitement + taux d’HbA1c au départ
(+ GPJ au départ pour les analyses de la GPJ) + antécédents d’infarctus du myocarde + catégorie d’âge + région + traitement antidiabétique courant. La différence des moyennes calculées selon la méthode des moindres carrés (albiglutide – insuline glargine) et l’IC à 95 % correspondant sont issus du modèle d’analyse de covariance.
| c. Le taux d’erreur de type I est contrôlé pour la multiplicité des comparaisons au moyen d’une procédure du portier. |
| d. Supériorité non démontrée. |
Comme cette analyse repose sur la dernière valeur relevée avant un traitement de secours de l’hyperglycémie, ces résultats doivent être interprétés avec prudence en raison du biais pouvant atteindre les groupes de traitement ayant des proportions plus élevées de sujets ayant fait l’objet d’un traitement de secours de l’hyperglycémie, et ceux dans lesquels le temps écoulé avant un tel traitement était plus court. La fréquence du traitement de secours de l’hyperglycémie à la 52e semaine s’établissait à 22,0 % dans le groupe albiglutide et à 21,3 % dans le groupe insuline glargine. Sur l’entière période de traitement d’une durée de 156 semaines, le temps médian écoulé avant un traitement de secours de l’hyperglycémie a été de 107,6 semaines dans le groupe albiglutide. Étant donné que la probabilité d’un traitement de secours de l’hyperglycémie n’a pas atteint 50 % dans le groupe insuline glargine sur l’entière période de traitement d’une durée de 156 semaines, le temps médian écoulé avant un traitement de secours de l’hyperglycémie n’a pu être estimé.
Étude contrôlée par témoin actif vs liraglutide en association avec la metformine, une thiazolidinedione ou une sulfonylurée (en monothérapie ou en bithérapie) (Harmony 7) : L’efficacité d’EPERZANMC a été évaluée au cours d’une étude contrôlée par liraglutide de 32 semaines, menée en mode ouvert après répartition aléatoire (N = 805). On a comparé EPERZANMC à 30 mg par semaine par voie sous-cutanée (avec augmentation de la dose à 50 mg par semaine à la 6e semaine) au liraglutide à 1,8 mg par jour (dose de 0,6 mg la 1re semaine augmentée de 1,2 mg entre la 1re et la 2e semaine) chez des patients dont la glycémie était mal équilibrée par une monothérapie ou par un traitement antidiabétique oral jumelant plusieurs agents (metformine, thiazolidinedione ou sulfonylurée, ou une combinaison de ces agents). Le paramètre d’évaluation principal était la variation du taux d’HbA1c entre le début et la 32e semaine de l’étude en comparaison du liraglutide.
Les résultats à la 32e semaine sont exposés au Tableau 9. La différence entre les traitements par l’albiglutide et le liraglutide de 0,2 % (0,08, 0,34) n’a pas satisfait au critère de non-infériorité préétabli (écart de 0,3 %).
À la 32e semaine, les sujets traités par l’albiglutide et le liraglutide ont présenté, par rapport au début de l’essai, une perte de poids moyenne ajustée de 0,6 kg et de 2,2 kg, respectivement.
Tableau 9 Résultats de l’essai contrôlé sur EPERZANMC vs le liraglutide à la
32e semaine
| EPERZANMC | Liraglutide | |||||||||||
| Intention de traitera (N) | N = 402 | N = 403 | ||||||||||
| Taux d’HbA1C | ||||||||||||
Au départ (taux moyen) Variation à la 32e semaineb Différence par rapport au liraglutideb (IC à 95 %) Valeur de pc (non-infériorité) | 8,2 | 8,2 -1,0 | ||||||||||
| -0,8 | ||||||||||||
| 0,2 (0,08, 0,34) | ||||||||||||
| 0,0846d | ||||||||||||
| % de patients ayant obtenu un taux d’HbA1c | 42 | 52 | ||||||||||
| < 7 % | ||||||||||||
| Glycémie plasmatique à jeun (mmol/L) | ||||||||||||
| Au départ (valeur moyenne) | 9,4 -1,2 0,5 (0,1, 0,8) 0,0048 | 9,3 -1,7 | ||||||||||
| Variation à la 32e semaineb | ||||||||||||
| Différence par rapport au liraglutideb (IC à 95 %) | ||||||||||||
| Valeur de pc (supériorité) | ||||||||||||
a. Population en intention de traiter. À la 32e semaine, la dernière valeur relevée avant l’emploi d’un médicament de secours ou en cas de données manquantes a été utilisée dans les analyses pour 31 % des patients affectés à EPERZANMC et 24 % des patients affectés au liraglutide.
b. Moyenne ajustée en fonction du modèle d’analyse de covariance : variation = traitement + taux d’HbA1c au départ
(+ GPJ au départ pour les analyses de la GPJ) + antécédents d’infarctus du myocarde + catégorie d’âge + région. La différence des moyennes calculées selon la méthode des moindres carrés (albiglutide – liraglutide) et l’IC à 95 % correspondant sont issus du modèle d’analyse de covariance.
| c. Le taux d’erreur de type I est contrôlé pour la multiplicité des comparaisons au moyen d’une procédure du portier. |
| d. Critère de non-infériorité (écart de 0,3 %) non satisfait. |
Comme cette analyse repose sur la dernière valeur relevée avant un traitement de secours de l’hyperglycémie, ces résultats doivent être interprétés avec prudence en raison du biais pouvant atteindre les groupes de traitement ayant des proportions plus élevées de sujets ayant fait l’objet d’un traitement de secours de l’hyperglycémie, et ceux dans lesquels le temps écoulé avant un tel traitement était plus court. La fréquence du traitement de secours de l’hyperglycémie à la 32e semaine s’établissait à 15,2 % dans le groupe albiglutide et à 8,4 % dans le groupe liraglutide. Étant donné que la probabilité d’un traitement de secours de l’hyperglycémie n’a pas atteint 50 %, le temps médian écoulé avant un traitement de secours de l’hyperglycémie sur l’entière période de traitement d’une durée de 32 semaines n’a pu être estimé.
Insuffisance rénale (Harmony 8) : L’efficacité d’EPERZANMC a été évaluée au cours d’une étude de 52 semaines contrôlée par témoin actif, menée à double insu, avec répartition aléatoire et comparaison avec la sitagliptine chez 486 patients présentant une insuffisance rénale légère, modérée ou sévère, dont la glycémie était mal équilibrée par les mesures courantes d’alimentation et d’exercice ou par d’autres traitements antidiabétiques (metformine, thiazolidinedione et sulfonylurée, utilisées seules ou en association). On a comparé EPERZANMC à 30 mg par semaine par voie sous-cutanée (avec augmentation facultative de la dose à 50 mg par semaine dès la 4e semaine, au besoin) à la sitagliptine. La dose de sitagliptine a été établie en tenant compte de la fonction rénale des patients [100 mg par jour en présence d’insuffisance rénale légère (débit de filtration glomérulaire estimé, DFGe ≥ 50 à 89 mL/min), 50 mg par jour en présence d’insuffisance rénale modérée (DFGe ≥ 30 à < 50 mL/min) et 25 mg par jour dans l’insuffisance rénale sévère (DFGe < 30 mL/min)]. Le paramètre d’évaluation principal était la variation du taux d’HbA1c entre le début et la 26e semaine de l’étude.
Les résultats à la 26e semaine sont présentés dans le Tableau 10. La baisse moyenne du taux d’HbA1c par rapport au départ dans le groupe ayant reçu l’albiglutide a été de -0,80 (n = 125), de -0,83 (n = 98) et de -1,08 (n = 19) chez les patients atteints d’insuffisance rénale légère, modérée et sévère, respectivement. L’évaluation de la supériorité par rapport au témoin actif n’a été effectuée qu’une fois la non-infériorité démontrée. À la 26e semaine, le pourcentage de patients traités par EPERZANMC chez qui la dose avait été augmentée était de 34,5 %.
À la 26e semaine, les sujets traités par l’albiglutide et la sitagliptine ont présenté, par rapport au début de l’essai, une perte de poids moyenne ajustée de 0,8 kg et de 0,2 kg, respectivement.
Tableau 10 Résultats de l’essai sur EPERZANMC dans l’insuffisance rénale à la
26e semaine
| EPERZANMC | Sitagliptine | |||||||
| Intention de traitera (N) | N = 246 | N = 240 | ||||||
| Taux d’HbA1C | ||||||||
| Au départ (taux moyen) | 8,1 | 8,2 | ||||||
| Variation à la 26e semaineb | -0,8 | -0,5 | ||||||
| Différence par rapport à la sitagliptineb (IC à | ||||||||
| 95 %) | -0,3 (-0,49, -0,15) | |||||||
| Valeur de pc (non-infériorité) | < 0,0001 | |||||||
| Valeur de pc (supériorité) | 0,0003 | |||||||
| % de patients ayant obtenu un taux d’HbA1c | 43 | 31 | ||||||
| < 7 % | ||||||||
| Glycémie plasmatique à jeun (mmol/L) | ||||||||
| Au départ (valeur moyenne) | 9,2 | 9,2 | ||||||
| Variation à la 26e semaineb | -1,4 | -0,2 | ||||||
| Différence par rapport à la sitagliptineb (IC à | ||||||||
| 95 %) | -1,2 (-1,7, -0,7) | |||||||
| Valeur de pc (supériorité) | < 0,0001 | |||||||
a. Population en intention de traiter. À la 26e semaine, la dernière valeur relevée avant l’emploi d’un médicament de secours ou en cas de données manquantes a été utilisée dans les analyses pour 17 % des patients affectés à EPERZANMC et 25 % des patients affectés à la sitagliptine.
b. Moyenne ajustée en fonction du modèle d’analyse de covariance : variation = traitement + taux d’HbA1c au départ
(+ GPJ au départ pour les analyses de la GPJ) + insuffisance rénale + antécédents d’infarctus du myocarde + catégorie d’âge + région. La différence des moyennes calculées selon la méthode des moindres carrés (albiglutide – sitagliptine) et l’IC à 95 % correspondant sont issus du modèle d’analyse de covariance.
c. Le taux d’erreur de type I est contrôlé pour la multiplicité des comparaisons au moyen d’une procédure du portier.
Comme cette analyse repose sur la dernière valeur relevée avant un traitement de secours de l’hyperglycémie, ces résultats doivent être interprétés avec prudence en raison du biais pouvant atteindre les groupes de traitement ayant des proportions plus élevées de sujets ayant fait l’objet d’un traitement de secours de l’hyperglycémie, et ceux dans lesquels le temps écoulé avant un tel traitement était plus court. La fréquence du traitement de secours de l’hyperglycémie à la 26e semaine s’établissait à 6,1 % dans le groupe albiglutide et à 12,1 % dans le groupe sitagliptine. Étant donné que la probabilité d’un traitement de secours de l’hyperglycémie n’a pas atteint 50 %, le temps médian écoulé avant un traitement de secours de l’hyperglycémie sur l’entière période de traitement d’une durée de 52 semaines n’a pu être estimé.
PHARMACOLOGIE DÉTAILLÉE
Des études pharmacologiques ont été menées sur l’albiglutide dans le but de déterminer sa spécificité pour le récepteur in vitro et ses effets sur la sécrétion d’insuline sensible au glucose dans une lignée cellulaire issue d’un insulinome. Les effets de l’albiglutide sur le glucose et l’insuline ont été étudiés in vivo chez des souris prédiabétiques [CD-1 ou SCID (Severe Combined Immunodeficient)], diabétiques (db/db) et rendues obèses par l’alimentation (DIO, Diet-Induced Obesity) et chez des rats diabétiques ZDF (Zucker Diabetic Fatty), tous généralement acceptés comme étant les modèles les plus fiables pour la détermination de cette activité chez les êtres humains.
Dans l’ensemble, les observations relatives aux effets in vitro et in vivo de l’albiglutide chez les espèces non cliniques concordent avec celles ayant été rapportées pour d’autres agonistes du récepteur GLP-1 lors d’études menées chez des humains et des espèces non cliniques, et étayent l’effet bénéfique de l’homéostasie énergétique dans le diabète de type 2. Les effets jumelés de réduction de l’apport alimentaire et de ralentissement de la vidange gastrique réduisent la capture des nutriments (taux d’apparition, Ta). Collectivement, les effets visant à accroître l’action de l’insuline, tels que l’augmentation de la sécrétion d’insuline stimulée par les nutriments ou l’amélioration du rapport insuline:proinsuline, favorisent l’élimination du glucose (taux de disparition, Td). La diminution du Ta associée à l’augmentation du Td témoigne de l’effet antidiabétique de l’albiglutide.
TOXICOLOGIE
Au cours d’une étude de 52 semaines chez le singe, on a observé une légère augmentation du poids du tissu pancréatique à la dose de 50 mg/kg/semaine (correspondant à 75 fois l’exposition clinique selon l’ASC) associée à une hypertrophie des cellules acineuses. Une légère hausse du nombre de cellules des îlots de Langerhans a également été observée. Le changement de poids du tissu pancréatique n’a pas été associé à des anomalies histomorphologiques ni à des signes de prolifération accrue.
Carcinogenèse et mutagenèse
Aucune étude de carcinogénicité n’a été menée sur l’albiglutide en raison de l’immunogénicité chez les rongeurs. Des tumeurs des cellules C de la thyroïde ont été observées au cours d’études de carcinogénicité de 2 ans menées chez des rongeurs sur d’autres agonistes du récepteur GLP-1. Des taux accrus de calcitonine sérique ont été associés à une hyperplasie et à des tumeurs des cellules C de la thyroïde lors d’études menées chez des rongeurs sur ces autres agents. L’albiglutide a également entraîné des augmentations proportionnelles à la dose du taux de calcitonine sérique au cours d’une étude de 21 jours chez la souris, ce qui laisse entendre qu’il est théoriquement possible que des tumeurs de la thyroïde apparaissent chez les rongeurs traités par l’albiglutide. La portée clinique des observations faites sur d’autres agonistes du récepteur GLP-1 est inconnue.
Étant donné que l’albiglutide est une protéine recombinante, aucune étude de génotoxicité n’a été menée.
Étude de toxicologie sur la reproduction et le développement
Fertilité
Lors d’études de toxicologie sur la reproduction menées sur l’albiglutide chez la souris, on n’a pas observé d’effets sur l’accouplement ou la fertilité à des doses atteignant 50 mg/kg/jour (correspondant respectivement à 34 et 39 fois l’exposition clinique selon l’ASC chez les souris mâles et femelles). Des cycles œstraux écourtés ont été observés à la dose de 50 mg/kg/jour, une dose associée à la toxicité maternelle (perte de poids corporel et diminution de la consommation alimentaire). Des effets sur le développement embryofœtal (mortalité embryofœtale et variation squelettique) ont été observés à la dose de 50 mg/kg/jour (39 fois l’exposition clinique selon l’ASC). Les petits des souris traitées à raison de 50 mg/kg/jour durant l’organogenèse présentaient un poids corporel réduit avant le sevrage (qui s’est rétabli après le sevrage), une déshydratation et une froideur, et la séparation balano-préputiale s’est produite tardivement. On n’a pas observé d’effets à la dose de 5 mg/kg/jour (2,2 fois l’exposition clinique selon l’ASC).
Gestation et lactation
Lors d’études sur le développement prénatal et postnatal menées chez des souris ayant reçu de l’albiglutide durant la gestation ou l’allaitement des petits, une réduction du poids corporel avant le sevrage des souriceaux de la génération F1 a été observée à une dose ≥ 1 mg/kg/jour à un degré d’exposition inférieur à l’exposition clinique selon l’ASC. Le poids corporel des souriceaux F1 s’est rétabli après le sevrage, sauf dans le cas des femelles F1 nées de mères ayant reçu durant la période périnatale (fin de la gestation à 10 jours après l’accouchement) des doses ≥ 5 mg/kg/jour (2,2 fois l’exposition clinique selon l’ASC) sans autres effets sur le développement. Des concentrations infimes d’albiglutide ont été décelées dans le plasma des petits. On ignore si la réduction du poids corporel des petits a été causée par un effet direct de l’albiglutide sur ces derniers ou si elle a été secondaire aux effets de l’albiglutide sur la mère.
Une mortalité et une morbidité accrues ont été observées à toutes les doses (≥ 1 mg/kg/jour) chez les femelles en lactation au cours des études sur le développement prénatal et postnatal chez la souris. On n’a pas relevé de cas de mortalité lors d’études de toxicologie antérieures menées chez des souris non allaitantes et non gestantes, ni chez des souris gestantes. Ces observations suggèrent qu’il s’agit du syndrome de l’iléus de lactation qui a été décrit dans cette espèce. Étant donné que la couverture des besoins énergétiques pour la production de lait représente une charge beaucoup plus faible pour la femme que pour la souris et que l'être humain dispose de grandes réserves énergétiques, la mortalité observée chez les souris allaitantes est considérée comme non pertinente pour l'être humain.
RÉFÉRENCES
- 1. Bush M, Scott R, Watanalumlerd P, Zhi H, Lewis E. Effects of multiple doses of albiglutide on the pharmacokinetics, pharmacodynamics, and safety of digoxin, warfarin, or a low-dose oral contraceptive. Postgrad Med. 2012; Nov 124(6):55-72.
- 2. Bush MA, Matthews JE, De Boever EH, Dobbins RL, Hodge RJ, Walker SE et al. Safety, tolerability, pharmacodynamics and pharmacokinetics of albiglutide, a long-acting glucagon-like peptide-1 mimetic, in healthy subjects. Diabetes Obes Metab. 2009; May 11(5):498-505.
- 3. Comité d’experts des Lignes directrices de pratique clinique de l’Association canadienne du diabète. Association canadienne du diabète. Lignes directrices de pratique clinique 2013 pour la prévention et le traitement du diabète au Canada. Can J Diabetes 2013;37(suppl 1):S1-S212.
- 4.
Matthews JE, Stewart MW, De Boever EH, Dobbins RL, Hodge RJ, Walker SE et al.
Albiglutide Study Group. Pharmacodynamics, pharmacokinetics, safety, and tolerability of albiglutide, a long-acting glucagon-like peptide-1 mimetic, in patients with type 2 diabetes. J Clin Endocrinol Metab. 2008; Dec 93(12):4810-7.
- 5. Rosenstock J, Reusch J, Bush M, Yang F, Stewart M; Albiglutide Study Group. Potential of albiglutide, a long-acting GLP-1 receptor agonist, in type 2 diabetes: a randomized controlled trial exploring weekly, biweekly, and monthly dosing. Diabetes Care. 2009; Oct 32(10):1880-6.
- 6. Workgroup on Hypoglycemia, American Diabetes Association. Defining and reporting hypoglycemia in diabetes: a report from the American Diabetes Association Workgroup on Hypoglycemia. Diabetes Care. 2005;28:1245-9.