


Monographie de produit - Trulicity (Eli Lilly Canada, 0.75 mg, 1.5 mg)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique, teneur | Ingrédients non médicamenteux d’importance clinique |
| Sous-cutanée | Solution pour injection, 0,75 mg/0,5 mL et 1,5 mg/0,5 mL | Mannitol Voir la section Formes posologiques, composition et conditionnement pour connaître la liste complète des ingrédients. |
DESCRIPTION
TRULICITY contient du dulaglutide, un agoniste des récepteurs du peptide-1 apparenté au glucagon (GLP-1) à action prolongée. La molécule est constituée de deux chaînes identiques liées par un pont disulfure, chacune renfermant une séquence de l’analogue du GLP-1 humain modifié ayant une liaison covalente avec un fragment de la chaîne lourde (Fc) de l’immunoglobuline humaine modifiée G4 (IgG4) grâce à un petit peptide de liaison. La portion de l’analogue du GLP-1 du dulaglutide présente environ 90 % d’homologie avec le GLP-1 endogène humain (7-37).
TRULICITY est une solution stérile limpide et incolore. Chaque seringue préremplie à usage unique et chaque stylo injecteur prérempli à usage unique contiennent 0,5 mL de solution, et chaque 0,5 mL de solution de TRULICITY renferme 0,75 mg ou 1,5 mg de dulaglutide.
INDICATIONS ET UTILISATION CLINIQUE
TRULICITY est indiqué comme traitement hebdomadaire pour améliorer l’équilibre glycémique chez les patients adultes atteints de diabète de type 2, en association avec :
- un régime alimentaire et un programme d’exercice lorsque la metformine ne convient pas en raison d’une contre-indication ou d’une intolérance;
- la metformine lorsqu’un régime alimentaire, un programme d’exercice et la dose maximale de metformine tolérée ne permettent pas d’obtenir une maîtrise adéquate de la glycémie;
- la metformine et une sulfonylurée lorsqu’un régime alimentaire, un programme d’exercice et un traitement associant la metformine et une sulfonylurée ne permettent pas d’obtenir une maîtrise adéquate de la glycémie;
- un inhibiteur du cotransporteur sodium-glucose de type 2 (iSGLT2) et la metformine lorsqu’un régime alimentaire, un programme d’exercice et un iSGLT2 avec ou sans metformine ne permettent pas d’obtenir une maîtrise adéquate de la glycémie;
- l’insuline basale et la metformine lorsqu’un régime alimentaire, un programme d’exercice et une insulinothérapie de type basal avec ou sans metformine ne permettent pas d’obtenir une maîtrise adéquate de la glycémie;
- l’insuline prandiale et la metformine lorsqu’un régime alimentaire, un programme d’exercice et une insulinothérapie de type basal ou basale-bolus (jusqu’à deux injections quotidiennes d’insuline basale ou d’insuline basale et d’insuline prandiale), avec ou sans antihyperglycémiants oraux, ne permettent pas d’obtenir une maîtrise adéquate de la glycémie (voir ESSAIS CLINIQUES).
TRULICITY est indiqué comme traitement d’appoint à un régime alimentaire, à l’exercice et au traitement standard pour réduire le risque d’accident vasculaire cérébral non mortel chez les adultes atteints de diabète de type 2 qui présentent des facteurs de risque cardiovasculaire multiples ou une maladie cardiovasculaire établie.
TRULICITY ne remplace pas l’insuline. TRULICITY ne doit pas être utilisé chez les patients atteints de diabète de type 1 (autrefois appelé diabète insulinodépendant) ni pour traiter l’acidocétose diabétique.
Personnes âgées (≥ 65 ans) :
Dans l’ensemble, aucune différence n’a été observée sur les plans de l’innocuité et de l’efficacité entre les patients de 65 ans et plus et les patients plus jeunes, mais une plus grande sensibilité chez certaines personnes âgées ne peut être exclue (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées, POSOLOGIE ET ADMINISTRATION et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Enfants (< 18 ans) :
L’innocuité et l’efficacité de TRULICITY n’ont pas été étudiées chez les enfants. Par conséquent, TRULICITY ne doit pas être utilisé chez cette population de patients.
CONTRE-INDICATIONS
- Patients qui présentent une hypersensibilité au médicament ou à tout ingrédient de la préparation ou composant du contenant. Pour obtenir une liste complète, veuillez consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie de produit.
- Patients qui présentent des antécédents personnels ou familiaux de carcinome médullaire de la thyroïde ou patients atteints d’un syndrome de néoplasie endocrinienne multiple de type 2 (voir MISES EN GARDE ET PRÉCAUTIONS, Cancérogenèse et mutagenèse).
Durant la grossesse ou l’allaitement (voir MISES EN GARDE ET PRÉCAUTIONS,
Populations particulières).
MISES EN GARDE ET PRÉCAUTIONS
Chez les rats mâles et femelles, l’exposition au dulaglutide sur toute une vie cause des tumeurs des cellules C de la thyroïde (adénomes et carcinomes) liées à la dose administrée et à la durée du traitement (voir PARTIE II : TOXICOLOGIE). On ignore si TRULICITY cause des tumeurs des cellules C de la thyroïde chez l’humain, y compris des carcinomes médullaires de la thyroïde, car les études cliniques et les études non cliniques ne permettent pas d’exclure une pertinence pour l’humain.
TRULICITY est contre-indiqué chez les patients ayant des antécédents personnels ou familiaux de carcinome médullaire de la thyroïde et chez les patients atteints du syndrome de néoplasie endocrinienne multiple de type 2. On ignore si la surveillance des patients par la mesure de la calcitonine sérique ou l’échographie thyroïdienne permettrait de réduire le risque de tumeurs des cellules C de la thyroïde chez l’humain. Les patients devraient être conseillés au sujet du risque de tumeurs de la thyroïde et renseignés sur les symptômes (voir CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS, EFFETS INDÉSIRABLES et TOXICOLOGIE).
Généralités
TRULICITY ne doit pas être utilisé chez les patients atteints de diabète de type 1 ni pour traiter l’acidocétose diabétique.
TRULICITY ne doit pas être administré par voie intramusculaire.
Cancérogenèse et mutagenèse
Risque de tumeurs des cellules C de la thyroïde
Dans une étude de cancérogénicité d’une durée de deux ans menée chez des rats des deux sexes, le dulaglutide a entraîné une augmentation de la fréquence des tumeurs des cellules C de la thyroïde (adénomes et carcinomes), liée à la dose administrée et à la durée du traitement, à une dose au moins 7 fois supérieure à la dose maximale recommandée chez l’humain (DMRH) de 1,5 mg par semaine d’après l’aire sous la courbe des concentrations en fonction du temps (ASC), par rapport aux animaux témoins (voir PARTIE II, TOXICOLOGIE). Une augmentation du nombre d’adénomes des cellules C de la thyroïde statistiquement significative a été observée chez les rats des deux sexes ayant reçu le dulaglutide à une dose correspondant à une exposition ≥ 7 fois celle chez l’humain. Une augmentation du nombre de carcinomes des cellules C de la thyroïde est survenue à une dose 58 fois supérieure à la DMRH d’après l’ASC et cette augmentation a été considérée comme liée au traitement malgré l’absence de signification statistique. Le dulaglutide n’a pas produit d’augmentation de la fréquence des tumeurs des cellules C de la thyroïde lors d’une étude de cancérogénicité menée sur des souris transgéniques rasH2.
On ignore si TRULICITY peut produire chez l’humain des tumeurs des cellules C de la thyroïde, y compris des carcinomes médullaires de la thyroïde, car les études cliniques et les études non cliniques n’ont pas permis de déterminer la pertinence clinique pour l’humain des tumeurs murines des cellules C de la thyroïde causées par le dulaglutide.
Un cas de carcinome médullaire de la thyroïde a été signalé chez un patient traité par TRULICITY. Le patient atteint d’un carcinome médullaire de la thyroïde présentait au départ un taux de calcitonine nettement élevé, soit 8 fois la limite supérieure de la normale (LSN), ce qui évoque une maladie préexistante. Par la suite, ce patient a obtenu un résultat positif au dépistage d’une mutation connue du proto-oncogène RET (rearranged during transfection).
TRULICITY est contre-indiqué chez les patients ayant des antécédents personnels ou familiaux de carcinome médullaire de la thyroïde et chez les patients atteints du syndrome de néoplasie endocrinienne multiple de type 2. La pertinence clinique d’une surveillance régulière des taux sériques de calcitonine n’a pas été établie.
Les patients devraient être informés du risque de carcinome médullaire de la thyroïde et des symptômes d’une tumeur de la thyroïde (comme la présence d’une masse dans le cou, la dysphagie, la dyspnée ou un enrouement persistant).
Appareil cardiovasculaire
Augmentation de la fréquence cardiaque
TRULICITY entraîne une augmentation de la fréquence cardiaque (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque). Une augmentation de la fréquence cardiaque peut causer l’aggravation d’une maladie cardiaque chez les patients ayant des antécédents de cardiopathie ischémique ou de tachyarythmies. La prudence est de mise chez ces populations de patients.
Lors d’études menées chez des patients atteints de diabète de type 2, TRULICITY à 0,75 mg et à 1,5 mg a été associé à une augmentation moyenne de la fréquence cardiaque de 2 à 4 battements par minute (bpm) et à une fréquence de tachycardie sinusale de 1,3 % (TRULICITY à 0,75 mg) et de 2,2 % (TRULICITY à 1,5 mg) accompagnée d’une élévation concomitante de la fréquence cardiaque ≥ 15 bpm par rapport au début (voir EFFETS INDÉSIRABLES).
Allongement de l’intervalle PR
TRULICITY produit un allongement de l’intervalle PR sur l’électrocardiogramme (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque). L’allongement de l’intervalle PR a également été associé à un risque accru de nouveaux cas de fibrillation auriculaire; par conséquent, la prudence s’impose chez les patients ayant des antécédents de fibrillation auriculaire. La prudence est également de mise chez les patients ayant une maladie cardiaque structurelle sous-jacente, des anomalies du système de conduction préexistantes, une cardiopathie ischémique ou une cardiomyopathie, car ces patients peuvent être exposés à un risque accru de présenter des anomalies de la conduction cardiaque.
Dans les études menées chez des patients atteints de diabète de type 2, TRULICITY a été associé à des allongements moyens de l’intervalle PR de 2 à 3 millisecondes (ms) par rapport aux valeurs initiales et à une fréquence d’un bloc auriculo-ventriculaire de premier degré de 1,7 % (0,75 mg) et de 2,3 % (1,5 mg) (voir EFFETS INDÉSIRABLES).
Système endocrinien et métabolisme
Hypoglycémie
Les patients recevant TRULICITY en association avec un sécrétagogue de l’insuline (par exemple, une sulfonylurée) ou de l’insuline sont susceptibles de présenter un risque accru d’hypoglycémie. Le risque d’hypoglycémie peut être abaissé en diminuant la dose du sécrétagogue de l’insuline ou de l’insuline (voir EFFETS INDÉSIRABLES, Hypoglycémie).
Appareil gastro-intestinal
Maladie gastro-intestinale grave
L’utilisation d’agonistes des récepteurs du GLP-1 peut être associée à des effets indésirables gastro-intestinaux (voir EFFETS INDÉSIRABLES, Effets gastro-intestinaux). TRULICITY n’a pas été étudié chez les patients atteints d’une maladie gastro-intestinale grave, comme une gastroparésie grave; son utilisation n’est donc pas recommandée chez ces patients.
Dans le cadre d’essais cliniques contrôlés par placebo, les événements gastro-intestinaux ont été signalés plus fréquemment avec TRULICITY qu’avec le placebo, notamment les nausées, la diarrhée et les vomissements (voir EFFETS INDÉSIRABLES, Effets gastro-intestinaux).
Foie, voies biliaires et pancréas
Pancréatite
Des cas de pancréatite ont été signalés lors de l’utilisation d’agonistes des récepteurs du GLP-1, dont TRULICITY (voir EFFETS INDÉSIRABLES). Après l’instauration d’un traitement par TRULICITY, il faut surveiller attentivement les patients afin de déceler tout signe ou symptôme de pancréatite, notamment une douleur abdominale grave persistante. Si une pancréatite est soupçonnée, il faut interrompre rapidement le traitement par TRULICITY et tout autre médicament qui pourrait être en cause, procéder à des tests de confirmation et instaurer un traitement approprié. Le traitement par TRULICITY ne devrait pas être repris si la pancréatite est confirmée. TRULICITY n’a pas été étudié chez les patients ayant des antécédents de pancréatite. Il faudrait envisager le recours à d’autres traitements antidiabétiques chez les patients ayant des antécédents de pancréatite.
Réactions d’hypersensibilité
Des réactions d’hypersensibilité générales indésirables, parfois graves (p. ex., urticaire grave, éruptions cutanées générales, œdème du visage, gonflement des lèvres) sont survenues chez 0,5 % des patients traités par TRULICITY dans le cadre des quatre études de phase 2 et des cinq études de phase 3 menées avec ce médicament. Des rapports de pharmacovigilance ont fait état de réactions d’hypersensibilité graves (réactions anaphylactiques et œdème de Quincke) chez des patients traités par TRULICITY. En cas de réaction d’hypersensibilité, il faut cesser l’utilisation de TRULICITY et de tout autre médicament pouvant être en cause, et obtenir une aide médicale sans tarder. TRULICITY ne doit pas être utilisé après une réaction d’hypersensibilité (voir CONTRE-INDICATIONS).
Des cas d’œdème de Quincke ont également été signalés avec d’autres agonistes des récepteurs du GLP-1. La prudence est de mise chez les patients ayant présenté un œdème de Quincke lors de l’utilisation d’un autre agoniste des récepteurs du GLP-1 puisqu’on ignore si ces patients traités par TRULICITY seront prédisposés à manifester un œdème de Quincke.
Reins
Les agonistes des récepteurs du GLP-1 peuvent être associés à des effets indésirables gastro-intestinaux, dont les nausées, les vomissements et la diarrhée. Ces effets peuvent entraîner une déshydratation susceptible de causer une détérioration de la fonction rénale, y compris une insuffisance rénale aiguë.
Les patients traités par TRULICITY doivent être informés du risque possible de déshydratation et prendre des précautions pour éviter une déplétion hydrique.
Populations particulières
Femmes enceintes :
Aucun essai clinique n’a été réalisé chez des femmes enceintes. Les études menées sur les animaux ont mis en évidence des effets toxiques sur la reproduction et le développement, y compris des effets tératogènes (voir PARTIE II : TOXICOLOGIE).
TRULICITY ne doit pas être administré durant la grossesse (voir CONTRE- INDICATIONS). Si une patiente souhaite devenir enceinte, elle doit cesser de prendre TRULICITY au moins un mois avant d’avoir des relations non protégées en raison de la longue période d’élimination nécessaire dans le cas du traitement par TRULICITY.
Femmes qui allaitent :
On ignore si TRULICITY est excrété dans le lait maternel pendant l’allaitement. Une diminution du poids corporel des petits de souris traitées par TRULICITY a été observée pendant la période de gestation et de lactation (voir TOXICOLOGIE). Étant donné que des études sur les rongeurs ont révélé la possibilité que les agonistes des récepteurs du GLP-1 soient tumorigènes, les femmes qui allaitent doivent interrompre le traitement par TRULICITY.
Enfants (< 18 ans) :
L’innocuité et l’efficacité de TRULICITY n’ont pas été étudiées chez les enfants. Le traitement par TRULICITY n’est pas indiqué chez les enfants.
Personnes âgées (≥ 65 ans) :
Aucun ajustement de la dose n’est nécessaire chez les patients âgés de plus de 65 ans (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Dans neuf études cliniques de phases 2 et 3 portant sur TRULICITY, au total, 990 patients (16,5 %) étaient âgés ≥ 65 ans et < 75 ans, 115 (1,9 %) étaient âgés ≥ 75 ans et < 85 ans et 3 (< 0,1 %) étaient âgés ≥ 85 ans. Dans l’ensemble, aucune différence n’a été observée sur les plans de l’innocuité et de l’efficacité entre ces patients et les patients plus jeunes, mais une plus grande sensibilité chez certaines personnes âgées ne peut être exclue.
Dans le groupe traité par TRULICITY à 1,5 mg de l’étude REWIND (voir ESSAIS CLINIQUES), au total, 2619 (52,9 %) patients étaient âgés ≥ 65 ans et 484 (9,8 %) patients étaient âgés ≥ 75 ans au début de l’étude. Dans l’ensemble, aucune différence n’a été observée sur les plans de l’innocuité et de l’efficacité sur la base de l’âge.
Insuffisance hépatique
L’expérience clinique chez les patients atteints d’une insuffisance hépatique légère, modérée ou grave est limitée. Par conséquent, TRULICITY doit être utilisé avec prudence chez ces populations de patients.
Insuffisance rénale
Chez les patients traités par des agonistes des récepteurs du GLP-1, des rapports de pharmacovigilance ont fait état de cas d’insuffisance rénale aiguë et d’aggravation d’insuffisance rénale chronique, pour lesquels on a parfois dû recourir à l’hémodialyse. Certains de ces événements ont été signalés chez des patients qui ne présentaient aucune maladie rénale sous-jacente connue. La majorité des événements signalés sont survenus chez les patients qui avaient manifesté des nausées, des vomissements, de la diarrhée ou une déshydratation.
Comme ces réactions peuvent aggraver le dysfonctionnement rénal, la prudence est de mise lorsqu’un traitement par TRULICITY est instauré ou que la dose de ce médicament est augmentée chez les patients atteints d’une insuffisance rénale. Il faut surveiller la fonction rénale des insuffisants rénaux signalant des effets indésirables gastro-intestinaux graves.
L’expérience clinique est limitée chez les patients souffrant de néphropathie terminale (débit de filtration glomérulaire estimé [DFGe] < 15 mL/min/1,73 m2). TRULICITY doit être utilisé avec prudence chez cette population de patients.
Dans le groupe TRULICITY à 1,5 mg de l’étude REWIND (voir ESSAIS CLINIQUES), 2435 (50,2 %) patients étaient atteints d’une insuffisance rénale légère, 1031 (21,2 %) patients étaient d’atteints d’une insuffisance rénale modérée et 50 (1,0 %) patients étaient atteints d’une insuffisance rénale grave au début de l’étude. Des analyses d’innocuité et d’efficacité ont comparé des patients atteints d’une insuffisance rénale modérée ou grave (DFGe < 60 mL/min/1,73 m2) avec des patients atteints d’une insuffisance rénale légère ou sans insuffisance rénale (DFGe ≥ 60 mL/min/1,73 m2). Dans l’ensemble, aucune différence n’a été observée entre ces deux sous-groupes sur les plans de l’innocuité et de l’efficacité.
Maladies cardiovasculaires – événement cardiovasculaire récent
Les patients qui avaient subi un événement coronarien ou vasculaire cérébral aigu au cours des 2 mois ayant précédé la répartition aléatoire n’ont pas été évalués dans le cadre des essais cliniques sur TRULICITY. TRULICITY doit donc être utilisé avec prudence chez cette population de patients.
Surveillance et épreuves de laboratoire
La réponse à tout traitement antidiabétique doit être surveillée à l’aide de mesures périodiques de la glycémie et du taux d’HbA1c, dans le but de diminuer ces taux jusqu’aux valeurs normales. Le taux d’HbA1c est particulièrement utile pour évaluer la maîtrise glycémique à long terme. Il n’est pas nécessaire de faire une autosurveillance régulière de la glycémie pour ajuster la dose de TRULICITY. Par contre, au moment de l’instauration du traitement par TRULICITY en association avec une sulfonylurée ou l’insuline, l’autosurveillance de la glycémie peut être nécessaire pour diminuer la dose de sulfonylurée ou d’insuline afin de réduire le risque d’hypoglycémie.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
L’innocuité de TRULICITY chez les patients atteints de diabète de type 2 a été évaluée dans le cadre de neuf essais cliniques de phases 2 et 3, menés auprès de 4006 patients (soit 3531 années-patients) ayant reçu TRULICITY. Au total, 3045 patients ont reçu TRULICITY pendant au moins 24 semaines, dont 2279 patients ont poursuivi le traitement pendant au moins 50 semaines. Au total, 369 patients ont été traités par TRULICITY pendant environ 2 ans.
Dans des études d’enregistrement contrôlées par placebo d’une durée d’au moins 26 semaines, le taux d’abandon du traitement en raison d’effets indésirables (EI) était de 2,6 % pour TRULICITY à 0,75 mg et de 6,1 % pour TRULICITY à 1,5 mg par rapport à 3,7 % pour le placebo. Pendant toute la durée des études (jusqu’à 104 semaines), le taux d’abandon du traitement en raison d’effets indésirables était de 5,1 % et de 8,4 % pour TRULICITY à 0,75 mg et à 1,5 mg, respectivement. Les effets indésirables les plus fréquents ayant mené à l’abandon du traitement par TRULICITY à 0,75 mg et à 1,5 mg étaient les nausées (1,0 %, 1,9 %), la diarrhée (0,5 %, 0,6 %) et les vomissements (0,4 %, 0,6 %).
Dans les études d’enregistrement contrôlées par placebo de 26 semaines, la proportion de patients ayant signalé au moins un effet indésirable lié au traitement était de 68,1 % dans le groupe traité par TRULICITY à 0,75 mg, de 71,6 % dans le groupe traité par TRULICITY à 1,5 mg et de 66,7 % dans le groupe recevant le placebo. Les effets indésirables gastro-intestinaux, dont les nausées (12,4 % pour le groupe 0,75 mg, 21,1% pour le groupe 1,5 mg par rapport à 5,3 % pour le groupe placebo), la diarrhée (8,9 %, 12,6 % par rapport à 6,7 %) et les vomissements (6,0 %, 12,6 % par rapport à 2,3 %), étaient les EI le plus souvent signalés dans les groupes TRULICITY, et ces effets étaient signalés plus fréquemment par les patients traités par TRULICITY que par ceux recevant le placebo. Dans les études d’une durée allant jusqu’à 104 semaines, les effets GI ont continué d’être les effets indésirables liés au traitement le plus souvent signalés.
Dans les études d’enregistrement contrôlées par placebo de 26 semaines, le taux d’effets indésirables graves (EIG) était de 3,9 % chez les patients traités par TRULICITY à 0,75 mg, de 4,4 % chez les patients traités par TRULICITY à 1,5 mg et de 4,4 % chez les patients recevant le placebo.
Effets indésirables du médicament observés au cours des essais cliniques Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés ne reflètent pas nécessairement ceux qui ont été observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’études cliniques s’avèrent utiles pour déterminer les effets indésirables liés au médicament et leurs taux approximatifs.
Le tableau 1 présente la liste des effets indésirables qui sont survenus en cours de traitement à une fréquence ≥ 1 % et à une fréquence plus élevée chez les patients traités par TRULICITY.
Tableau 1 : Effets indésirables survenus en cours de traitement chez ≥ 1 % des patients traités par TRULICITY, à l’une ou l’autre dose, et qui se sont manifestés plus fréquemment avec TRULICITY dans des études allant jusqu’à 104 semaines
| Effet indésirable | TRULICITYa | Placeboa (N = 568) n (%) | TRULICITYb | Tous les agents de comparaisonb (N = 1844) n (%) | ||
| 0,75 mg (N = 836) n (%) | 1,5 mg (N = 834) n (%) | 0,75 mg (N = 1671) n (%) | 1,5 mg (N = 1671) n (%) | |||
| Troubles des systèmes sanguin et lymphatique | ||||||
| Anémie | 7 (0,8) | 10 (1,2) | 3 (0,5) | 21 (1,3) | 22 (1,3) | 20 (1,1) |
| Troubles cardiaques | ||||||
| Angine de poitrine | - | - | - | 16 (1,0) | 5 (0,3) | 16 (0,9) |
| Palpitations | - | - | - | 19 (1,1) | 8 (0,5) | 13 (0,7) |
| Troubles de l’oreille et du labyrinthe | ||||||
| Vertiges | - | - | - | 17 (1,0) | 12 (0,7) | 11 (0,6) |
| Troubles gastro-intestinaux | ||||||
| Nausées | 104 (12,4) | 176 (21,1) | 30 (5,3) | 216 (12,9) | 355 (21,2) | 180 (9,8) |
| Diarrhée | 74 (8,9) | 105 (12,6) | 38 (6,7) | 179 (10,7) | 229 (13,7) | 143 (7,8) |
| Vomissements | 50 (6,0) | 105 (12,6) | 13 (2,3) | 114 (6,8) | 192 (11,5) | 78 (4,2) |
| Constipation | 30 (3,6) | 31 (3,7) | 4 (0,7) | 56 (3,4) | 82 (4,9) | 23 (1,2) |
| Distension abdominale | 24 (2,9) | 19 (2,3) | 4 (0,7) | 49 (2,9) | 42 (2,5) | 24 (1,3) |
| Dyspepsie | 34 (4,1) | 48 (5,8) | 13 (2,3) | 68 (4,1) | 115 (6,9) | 60 (3,3) |
| Douleur abdominale | 17 (2,0) | 25 (3,0) | 11 (1,9) | 42 (2,5) | 67 (4,0) | 41 (2,2) |
| Douleur abdominale haute | 19 (2,3) | 28 (3,4) | 9 (1,6) | 52 (3,1) | 70 (4,2) | 41 (2,2) |
| Gêne abdominale | 16 (1,9) | 24 (2,9) | 8 (1,4) | 25 (1,5) | 41 (2,5) | 26 (1,4) |
| Flatulences | 12 (1,4) | 28 (3,4) | 8 (1,4) | 23 (1,4) | 43 (2,6) | 17 (0,9) |
| Gastrite | - | - | - | 21 (1,3) | 25 (1,5) | 25 (1,4) |
| Éructations | 5 (0,6) | 13 (1,6) | 1 (0,2) | 16 (1,0) | 23 (1,4) | 7 (0,4) |
| Hyperchlorhydrie | 6 (0,7) | 10 (1,2) | 1 (0,2) | 9 (0,5) | 17 (1,0) | 4 (0,2) |
| Reflux gastro-œsophagien pathologique | 14 (1,7) | 17 (2,0) | 3 (0,5) | 33 (2,0) | 27 (1,6) | 30 (1,6) |
| Troubles généraux et réactions au point d’injection | ||||||
| Fatigue | 22 (2,6) | 29 (3,5) | 10 (1,8) | 44 (2,6) | 58 (3,5) | 58 (3,1) |
| Asthénie | 10 (1,2) | 17 (2,0) | 4 (0,7) | 23 (1,4) | 29 (1,7) | 20 (1,1) |
| Douleur | 9 (1,1) | 6 (0,7) | 5 (0,9) | 21 (1,3) | 12 (0,7) | 16 (0,9) |
| Œdème périphérique | 18 (2,2) | 5 (0,6) | 11 (1,9) | 40 (2,4) | 27 (1,6) | 42 (2,3) |
| Douleur thoracique non cardiaque | - | - | - | 27 (1,6) | 22 (1,3) | 29 (1,6) |
| Hématome au point d’injection | 9 (1,1) | 4 (0,5) | 2 (0,4) | - | - | - |
| Troubles hépatobiliaires | ||||||
| Stéatose hépatique | - | - | - | 14 (0,8) | 19 (1,1) | 13 (0,7) |
| Infections et infestations | ||||||
| Rhinopharyngite | 65 (7,8) | 65 (7,8) | 42 (7,4) | - | - | - |
Infection des voies respiratoires supérieures | 33 (3,9) | 30 (3,6) | 20 (3,5) | 89 (5,3) | 85 (5,1) | 93 (5,0) |
| Gastroentérite | 5 (0,6) | 14 (1,7) | 3 (0,5) | 30 (1,8) | 44 (2,6) | 34 (1,8) |
| Effet indésirable | TRULICITYa | Placeboa (N = 568) n (%) | TRULICITYb | Tous les agents de comparaisonb (N = 1844) n (%) | ||
| 0,75 mg (N = 836) n (%) | 1,5 mg (N = 834) n (%) | 0,75 mg (N = 1671) n (%) | 1,5 mg (N = 1671) n (%) | |||
| Infection des voies urinaires | 32 (3,8) | 35 (4,2) | 21 (3,7) | 85 (5,1) | 80 (4,8) | 89 (4,8) |
| Grippe | 22 (2,6) | 17 (2,0) | 10 (1,8) | 80 (4,8) | 69 (4,1) | 68 (3,7) |
| Pharyngite | 8 (1,0) | 14 (1,7) | 4 (0,7) | 30 (1,8) | 38 (2,3) | 28 (1,5) |
| Bronchite | 9 (1,1) | 10 (1,2) | 6 (1,1) | - | - | - |
| Pneumonie | - | - | - | 19 (1,1) | 13 (0,8) | 14 (0,8) |
| Sinusite | 15 (1,8) | 13 (1,6) | 10 (1,8) | 41 (2,5) | 40 (2,4) | 45 (2,4) |
| Cystite | - | - | - | 17 (1,0) | 10 (0,6) | 16 (0,9) |
| Lésion, intoxication et complications liées à une intervention | ||||||
| Entorse ligamentaire | 6 (0,7) | 8 (1,0) | 1 (0,2) | - | - | - |
| Épreuves de laboratoire | ||||||
| Taux accru de lipase | 15 (1,8) | 24 (2,9) | 10 (1,8) | 42 (2,5) | 41 (2,5) | 39 (2,1) |
| Taux accru d’amylase | 8 (1,0) | 15 (1,8) | 5 (0,9) | 25 (1,5) | 22 (1,3) | 19 (1,0) |
| Taux accru d’enzymes pancréatiques | 6 (0,7) | 8 (1,0) | 3 (0,5) | 18 (1,1) | 30 (1,8) | 12 (0,7) |
| Perte de poids | 3 (0,4) | 17 (2,0) | 1 (0,2) | 5 (0,3) | 21 (1,3) | 4 (0,2) |
| Troubles du métabolisme et de la nutrition | ||||||
| Diminution de l’appétit | 41 (4,9) | 72 (8,6) | 9 (1,6) | 85 (5,1) | 129 (7,7) | 39 (2,1) |
| Dyslipidémie | 5 (0,6) | 9 (1,1) | 5 (0,9) | 22 (1,3) | 31 (1,9) | 21 (1,1) |
| Troubles musculosquelettiques et du tissu conjonctif | ||||||
| Douleur aux extrémités | - | - | - | 57 (3,4) | 50 (3,0) | 55 (3,0) |
| Arthralgie | 26 (3,1) | 22 (2,6) | 17 (3,0) | 67 (4,0) | 47 (2,8) | 74 (4,0) |
| Dorsalgie | - | - | - | 78 (4,7) | 65 (3,9) | 87 (4,7) |
| Arthrose | - | - | - | 19 (1,1) | 21 (1,3) | 24 (1,3) |
| Troubles du système nerveux | ||||||
| Céphalées | 50 (6,0) | 67 (8,0) | 40 (7,0) | 111 (6,6) | 133 (8,0) | 140 (7,6) |
| Étourdissements | 31 (3,7) | 31 (3,7) | 13 (2,3) | - | - | - |
| Névralgie sciatique | 5 (0,6) | 3 (0,4) | 3 (0,5) | 18 (1,1) | 13 (0,8) | 16 (0,9) |
| Hypoesthésie | - | - | - | 7 (0,4) | 17 (1,0) | 14 (0,8) |
| Troubles psychiatriques | ||||||
| Insomnie | 6 (0,7) | 14 (1,7) | 7 (1,2) | 11 (0,7) | 27 (1,6) | 27 (1,5) |
| Anxiété | 8 (1,0) | 3 (0,4) | 4 (0,7) | 21 (1,3) | 13 (0,8) | 19 (1,0) |
| Troubles rénaux et urinaires | ||||||
| Néphrolithiase | 8 (1,0) | 10 (1,2) | 4 (0,7) | 14 (0,8) | 16 (1,0) | 12 (0,7) |
| Néphropathie diabétique | 0 (0,0) | 8 (1,0) | 2 (0,4) | - | - | - |
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Toux | - | - | - | 49 (2,9) | 61 (3,7) | 62 (3,4) |
| Congestion sinusale | 5 (0,6) | 9 (1,1) | 3 (0,5) | - | - | - |
| Troubles vasculaires | ||||||
| Hypertension | - | - | - | 42 (2,5) | 50 (3,0) | 55 (3,0) |
a Inclut les études contrôlées par placebo dont la période de traitement planifiée était de 26 semaines. Durée moyenne d’exposition : 24,1 semaines pour TRULICITY à 0,75 mg, 23,5 semaines pour TRULICITY à 1,5 mg et 22,8 semaines pour le placebo.
b Inclut toutes les études dont la période de traitement planifiée était d’au moins 26 semaines et jusqu’à 104 semaines, incluant les études contrôlées par placebo. Durée moyenne d’exposition : 52,5 semaines pour TRULICITY à 0,75 mg, 51,4 semaines pour TRULICITY à 1,5 mg et 54,0 semaines pour tous les agents de comparaison.
Dans l’étude GBDE de 26 semaines portant sur le traitement d’association par TRULICITY et la metformine, en comparaison avec l’association liraglutide et metformine, le taux d’effets indésirables liés au traitement était de 61,9 % chez les patients ayant reçu TRULICITY à 1,5 mg une fois par semaine, et de 63,0 % chez les patients ayant reçu le liraglutide à 1,8 mg une fois par jour. Dans l’ensemble, les trois effets indésirables liés au traitement le plus souvent signalés pendant toute la durée du traitement, jusqu’à la 26e semaine, étaient les nausées, la diarrhée et les céphalées.
Le taux de patients ayant abandonné l’étude ou le traitement à l’étude en raison d’effets indésirables a été de 6,0 % dans le groupe traité par TRULICITY ainsi que dans le groupe traité par le liraglutide. Les effets indésirables gastro-intestinaux les plus fréquents ayant mené à l’abandon du traitement et/ou de l’étude ont été les nausées (TRULICITY, 1,7 %; liraglutide, 1,7 %) et la diarrhée (TRULICITY, 0,7 %; liraglutide, 1,3 %).
Au total, 16 patients (2,7 %) (TRULICITY, 5 [1,7 %] et liraglutide, 11 [3,7 %]) ont manifesté ≥ 1 effet indésirable grave jusqu’à la 26e semaine.
Dans l’étude GBDI de 28 semaines portant sur le traitement d’association par TRULICITY et l’insuline basale à une dose ajustée avec ou sans metformine, en comparaison avec l’association placebo et insuline basale à une dose ajustée avec ou sans metformine, le taux d’effets indésirables liés au traitement était de 64,0 % chez les patients ayant reçu TRULICITY à 1,5 mg une fois par semaine, et de 50,0 % chez les patients ayant reçu le placebo une fois par semaine. Les trois effets indésirables liés au traitement le plus souvent signalés dans le groupe TRULICITY pendant toute la durée du traitement, jusqu’à la 28e semaine, étaient les nausées (12,0 %), la diarrhée (11,3 %) et l’infection des voies respiratoires supérieures (7,3 %).
Le taux de patients ayant abandonné l’étude en raison d’effets indésirables a été de 4,0 % dans le groupe traité par TRULICITY et de 1,3 % dans le groupe recevant le placebo. Les effets indésirables gastro-intestinaux les plus fréquents ayant mené à l’abandon de l’étude ont été la diarrhée (TRULICITY, 1,3 %; placebo, 0,0 %), une gêne abdominale (TRULICITY, 0,7 %; placebo, 0,0 %), la gastrite (TRULICITY, 0,7 %; placebo, 0,0 %), les vomissements (TRULICITY, 0,7 %; placebo, 0,0 %) et les nausées (TRULICITY, 0,0 %; placebo, 0,7 %).
Au total, 16 patients sur 300 (TRULICITY, 9 sur 150 [6,0 %]; placebo, 7 sur 150 [4,7 %]) ont manifesté ≥ 1 effet indésirable grave jusqu’à la 28e semaine.
Dans l’étude GBDX de 52 semaines portant sur le traitement d’association par TRULICITY et l’insuline lispro à une dose ajustée, en comparaison avec l’association insuline glargine à une dose ajustée et insuline lispro à une dose ajustée, chez des patients souffrant de néphropathie chronique modérée ou grave (DFGe < 60 et ≥ 15 mL/min/1,73 m2), le taux d’effets indésirables liés au traitement était de 88,4 % chez les patients ayant reçu TRULICITY à 0,75 mg une fois par semaine, de 89,6 % chez les patients ayant reçu TRULICITY à 1,5 mg une fois par semaine et de 81,4 % chez les patients ayant reçu chaque jour de l’insuline glargine à une dose ajustée. Les effets indésirables liés au traitement le plus souvent signalés pendant toute la durée du traitement, jusqu’à la semaine 52, étaient l’augmentation du taux sanguin de créatinine (40,3 %), la diarrhée (13,4 %), les nausées (12,8 %) et la diminution du débit de filtration glomérulaire (10,4 %).
Le taux de patients ayant abandonné l’étude ou le médicament à l’étude en raison d’effets indésirables a été de 10,0 % dans le groupe traité par TRULICITY à 0,75 mg une fois par semaine, de 12,5 % dans le groupe traité par TRULICITY à 1,5 mg une fois par semaine et de 6,2 % dans le groupe recevant chaque jour de l’insuline glargine à une dose ajustée. Les trois effets indésirables gastro-intestinaux les plus fréquents ayant mené à l’abandon du traitement et/ou de l’étude ont été la diarrhée (TRULICITY à 0,75 mg une fois par semaine : 1,1 %; TRULICITY à 1,5 mg une fois par semaine : 2,6 %; insuline glargine à une dose ajustée : 0 %), les nausées (TRULICITY à 0,75 mg une fois par semaine : 0,5 %; TRULICITY à 1,5 mg une fois par semaine : 1,6 %; insuline glargine à une dose ajustée : 0 %) et les vomissements (TRULICITY à 0,75 mg une fois par semaine : 0,5 %; TRULICITY à 1,5 mg une fois par semaine : 1,6 %; insuline glargine à une dose ajustée : 0 %).
Au total, 135 patients (23,4 %) (TRULICITY à 0,75 mg une fois par semaine : 45 [23,7 %]; TRULICITY à 1,5 mg une fois par semaine : 38 [19,8 %]; insuline glargine à une dose ajustée : 52 [26,8 %]) ont présenté ≥ 1 effet indésirable grave entre le départ et la semaine 52.
Dans l’étude GBGE de 24 semaines portant sur TRULICITY comparativement à un placebo, tous deux administrés en traitement d’appoint à un inhibiteur du cotransporteur sodium-glucose de type 2 (iSGLT2) avec ou sans metformine (≥ 1500 mg/jour), le taux d’effets indésirables liés au traitement était de 58,9 % chez les patients ayant reçu TRULICITY à 0,75 mg une fois par semaine, de 66,9 % chez les patients ayant reçu TRULICITY à 1,5 mg une fois par semaine et de 57,9 % chez les patients ayant reçu le placebo. Les effets indésirables liés au traitement le plus souvent signalés pendant toute la durée du traitement, jusqu’à la semaine 24, étaient la dorsalgie (8,3 %), les nausées (7,8 %), l’infection virale des voies respiratoires supérieures (6,6 %), la diarrhée (6,1 %) et les céphalées (6,1 %).
Le taux de patients ayant abandonné l’étude ou le médicament à l’étude en raison d’effets indésirables a été de 0,7 % dans le groupe traité par TRULICITY à 0,75 mg une fois par semaine, de 4,9 % dans le groupe traité par TRULICITY à 1,5 mg une fois par semaine et de 0,7 % dans le groupe recevant le placebo. Cinq patients du groupe traité par TRULICITY à 1,5 mg une fois par semaine ont abandonné l’étude ou le médicament à l’étude en raison d’effets indésirables gastro-intestinaux (nausées : 2 patients; douleur abdominale : 2 patients; distension abdominale : 1 patient).
Au total, 14 patients (3,3 %) ayant reçu le médicament à l’étude (TRULICITY à 0,75 mg une fois par semaine : 4 [2,8 %]; TRULICITY à 1,5 mg une fois par semaine : 5 [3,5 %]; placebo : 5 [3,6 %]) ont présenté ≥ 1 effet indésirable grave entre le départ et la semaine 24. Un patient aléatoirement assigné à TRULICITY à 0,75 mg a présenté un effet indésirable grave, mais n’a jamais reçu le médicament à l’étude.
Dans l’étude GBDJ (REWIND), étude à long terme (durée médiane du suivi de 5,4 ans; durée médiane du traitement de 5,2 ans) portant sur les événements cardiovasculaires (CV) avec TRULICITY comparativement à un placebo, tous deux en appoint au traitement de référence, le taux d’effets indésirables liés au traitement était de 92,4 % chez les patients qui ont reçu TRULICITY à 1,5 mg une fois par semaine et de 91,6 % chez les patients qui ont reçu le placebo une fois par semaine. Les trois effets indésirables liés au traitement le plus souvent signalés dans le groupe TRULICITY étaient les nausées (14,9 %), la diarrhée (13,6 %) et l’infection des voies urinaires (12,0 %).
Le taux de patients ayant abandonné définitivement la prise du médicament à l’étude en raison d’effets indésirables a été de 9,1 % dans le groupe TRULICITY et de 6,3 % dans le groupe placebo. La différence est principalement attribuable à la fréquence élevée d’effets indésirables de nature gastro-intestinale ayant mené à l’abandon du médicament à l’étude dans le groupe TRULICITY. Les effets indésirables gastro-intestinaux ayant le plus souvent mené à l’abandon de la prise du médicament à l’étude ont été les nausées (TRULICITY, 1,3 %; placebo, 1,0 %), la diarrhée (TRULICITY, 0,7 %; placebo, 0,2 %), les vomissements (TRULICITY, 0,6 %; placebo, 0,1 %) et la dyspepsie (TRULICITY, 0,2 %; placebo, 0,0 %).
Au total, 4053 patients (TRULICITY, 1997 [40,4 %]; placebo, 2056 [41,5 %]) ont manifesté ≥ 1 effet indésirable grave.
Effets indésirables peu fréquents observés au cours des essais cliniques (≥ 0,5 % et < 1 %) Troubles cardiaques : palpitations, tachycardie, infarctus du myocarde. Troubles de l’oreille et du labyrinthe : vertiges.
Troubles oculaires : conjonctivite, vision trouble.
Troubles gastro-intestinaux : douleurs abdominales basses, sécheresse de la bouche, colite. Troubles généraux et réactions au point d’injection : malaise, œdème. Troubles hépatobiliaires : cholélithiase, stéatose hépatique.
Troubles du système immunitaire : allergies saisonnières.
Infections et infestations : gastroentérite virale, pneumonie, infection dentaire, otite, infection des voies respiratoires inférieures, pied d’athlète, amygdalite.
Lésion, intoxication et complications liées à une intervention : surdose accidentelle, contusion, excoriation, claquage musculaire.
Épreuves de laboratoire : taux sanguin accru de calcitonine, taux sanguin accru de créatinine phosphokinase, taux accru de gamma-glutamyltransférase.
Troubles du métabolisme et de la nutrition : hypertriglycéridémie, carence en vitamine D, hypokaliémie.
Troubles musculosquelettiques et du tissu conjonctif : ostéoporose.
Tumeurs bénignes, malignes et non précisées (dont les kystes et les polypes) : carcinome basocellulaire.
Troubles du système nerveux : migraine, neuropathie diabétique, névralgie sciatique, dysgueusie, syncope.
Troubles rénaux et urinaires : protéinurie.
Troubles respiratoires, thoraciques et médiastinaux : asthme, congestion nasale, rhinorrhée. Troubles de la peau et du tissu sous-cutané : éruption cutanée, prurit, alopécie, hyperhidrose, dermatite de contact.
Appareil cardiovasculaire
Augmentation de la fréquence cardiaque
TRULICITY à 0,75 mg et à 1,5 mg a été associé à une augmentation moyenne de la fréquence cardiaque de 2 à 4 battements par minute (bpm) (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, INTERACTIONS MÉDICAMENTEUSES, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque).
Des cas de tachycardie sinusale ont été signalés comme effet indésirable chez 3,0 %, 2,8 % et 5,6 % des patients recevant le placebo, TRULICITY à 0,75 mg et TRULICITY à 1,5 mg, respectivement. La persistance d’une tachycardie sinusale (signalée à 2 visites ou plus) a été observée chez 0,2 %, 0,4 % et 1,6 % des patients recevant le placebo, TRULICITY à 0,75 mg et TRULICITY à 1,5 mg, respectivement. Des épisodes de tachycardie sinusale associés à une augmentation concomitante de la fréquence cardiaque ≥ 15 battements par minute, par rapport au début du traitement, ont été signalés chez 0,7 %, 1,3 % et 2,2 % des patients recevant le placebo, TRULICITY à 0,75 mg et TRULICITY à 1,5 mg, respectivement.
Bloc AV de premier degré/allongement de l’intervalle PR
Des allongements moyens de l’intervalle PR de 2 à 3 millisecondes (ms) par rapport aux valeurs initiales ont été observés chez les patients traités par TRULICITY, contrairement à une diminution moyenne de 0,9 milliseconde chez les patients recevant le placebo. Des effets indésirables de bloc AV de premier degré sont survenus plus fréquemment chez les patients traités par TRULICITY que chez ceux recevant le placebo (0,9 %, 1,7 % et 2,3 % pour le placebo, TRULICITY à 0,75 mg et TRULICITY à 1,5 mg, respectivement). Des allongements de l’intervalle PR d’au moins 220 millisecondes ont été observés sur des électrocardiogrammes chez 0,7 %, 2,5 % et 3,2 % des patients recevant le placebo, TRULICITY à 0,75 mg et TRULICITY à 1,5 mg, respectivement (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, INTERACTIONS MÉDICAMENTEUSES, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque).
Pancréatite
Dans des études de phases 2 et 3, les investigateurs ont signalé que 19 patients (placebo ou agent de comparaison actif : 7; dulaglutide : 12) ont présenté une pancréatite liée au traitement. Chez neuf patients (placebo : 0,1 % [1 sur 703]; sitagliptine : 0,7 % [3 sur 439]; dulaglutide : 0,1 % [5 sur 4006]), la présence d’une pancréatite a été confirmée par un comité d’évaluation indépendant. Selon l’analyse, six de ces patients souffraient d’une pancréatite aiguë, deux, d’une pancréatite chronique et un, d’une pancréatite de type inconnu.
Le dulaglutide a été associé à une augmentation du taux de lipase, du taux d’amylase pancréatique et du taux total d’amylase. Les patients traités par TRULICITY ont présenté, par rapport aux valeurs initiales, une augmentation moyenne des taux de lipase et/ou d’amylase pancréatique de 14 à 20 %, comparativement à une augmentation moyenne allant jusqu’à 3 % chez les patients ayant reçu le placebo.
Effets gastro-intestinaux (GI)
Dans les études d’une durée atteignant 104 semaines, des effets indésirables gastro-intestinaux ont été signalés chez 34,5 % et 43,9 % des patients traités par TRULICITY à 0,75 mg et à 1,5 mg, respectivement. Les effets ayant été signalés le plus fréquemment étaient les nausées (0,75 mg : 12,9 %; 1,5 mg : 21,2 %), les vomissements (0,75 mg : 6,8 %; 1,5 mg : 11,5 %) et la diarrhée (0,75 mg : 10,7 %; 1,5 mg : 13,7 %).
Dans la proportion de patients ayant présenté des nausées, cet effet s’est révélé dépendant de la dose et s’est manifesté le plus souvent au cours des deux premières semaines, d’après une analyse à certaines périodes de l’étude. La prévalence s’est stabilisée au fil du temps après environ six à huit semaines (3 % pour 0,75 mg et 6 % pour 1,5 mg) (voir la figure 1).
Pendant toute la durée du traitement, les taux d’abandon signalés en raison des nausées, de la diarrhée et des vomissements étaient de 1,0 %, de 0,5 % et de 0,4 %, respectivement, dans le groupe traité par TRULICITY à 0,75 mg, et de 1,9 %, de 0,6 % et de 0,6 %, respectivement, dans le groupe traité par TRULICITY à 1,5 mg; ces effets ont été généralement signalés dans les 4 à 6 premières semaines des essais.
Lors de l’étude GBDJ (REWIND), le taux de cholélithiase était de 0,62 pour 100 patients-années au sein du groupe traité par TRULICITY et de 0,56 pour 100 patients-années dans le groupe placebo, après correction pour tenir compte d’une cholécystectomie antérieure. Des épisodes graves de cholécystite aiguë ont été signalés chez 0,5 % des patients traités par TRULICITY et chez 0,3 % des patients qui recevaient le placebo.
D’après les données groupées d’essais contrôlés par placebo, les effets indésirables gastro-intestinaux ont été signalés plus fréquemment chez les patients traités par TRULICITY que chez ceux recevant le placebo (placebo : 21,3 %, 0,75 mg : 31,6 %, 1,5 mg : 41,0 %). Les investigateurs ont classé la gravité des effets indésirables gastro-intestinaux survenant dans les groupes traités par TRULICITY à 0,75 mg et à 1,5 mg comme « légère » chez 58 % et 48 % des cas, respectivement, « modérée » chez 35 % et 42 % des cas, respectivement, ou « intense » chez 7 % et 11 % des cas, respectivement. Plus de patients des groupes recevant TRULICITY à 0,75 mg (1,3 %) et à 1,5 mg (3,5 %) que dans le groupe placebo (0,2 %) ont abandonné le traitement en raison d’effets indésirables gastro-intestinaux.
Figure 1 : Prévalence des symptômes de nausées
Réactions au point d’injection
Dans les essais cliniques contrôlés par placebo, des réactions indésirables au point d’injection ont été signalées chez 38 patients (1,7 %) traités par le dulaglutide comparativement à 6 patients (0,9 %) du groupe placebo. La présence d’un hématome au point d’injection était la réaction 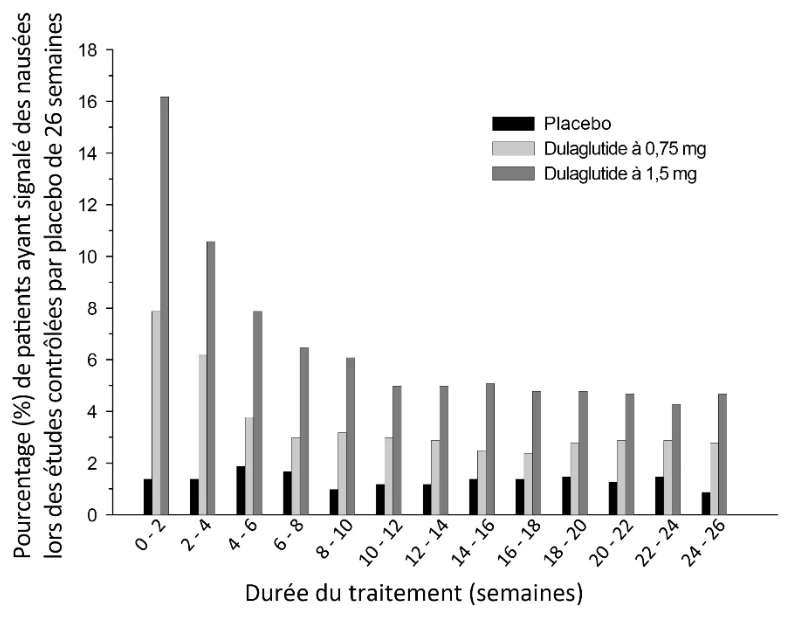 le plus fréquemment signalée tant dans le groupe placebo (3, 0,4 %) que dans tous les groupes de traitement par le dulaglutide (17, 0,8 %). La douleur au point d’injection (6 patients, 0,3 %) et l’érythème (4 patients, 0,2 %) n’ont été signalés que dans le groupe traité par le dulaglutide. Deux patients traités par le dulaglutide ont abandonné le médicament à l’étude en raison d’une réaction au point d’injection.
Dans les études d’une durée atteignant 104 semaines, 1,9 % des patients des groupes traités par TRULICITY à 0,75 mg et à 1,5 mg ont signalé des réactions au point d’injection. De nouveau, l’hématome au point d’injection (terme privilégié) était l’effet le plus souvent signalé (TRULICITY à 0,75 mg : 15 patients, 0,9 % et TRULICITY à 1,5 mg : 10 patients, 0,6 %). Un patient de ce groupe a abandonné le médicament à l’étude en raison d’une réaction au point d’injection.
Dans l’ensemble des essais cliniques d’une durée allant de 26 à 104 semaines, des réactions indésirables au point d’injection potentiellement à médiation immunitaire (p. ex., éruption cutanée, érythème) ont été signalées chez 0,5 % et 0,7 % des patients recevant TRULICITY à 0,75 mg et à 1,5 mg, respectivement.
Immunogénicité
Dans quatre études cliniques de phase 2 et cinq de phase 3, la formation d’anticorps anti-médicament dirigés contre le dulaglutide a été observée chez 64 patients (1,6 %) traités par le dulaglutide, dont aucun n’a signalé de réaction d’hypersensibilité générale. Chez les patients ayant produit des anticorps dirigés contre le dulaglutide en cours de traitement, la fréquence de réactions indésirables au point d’injection à médiation immunitaire a été significativement supérieure (3,1 %; 2 patients sur 64) à celle des patients n’ayant pas développé d’anticorps anti-dulaglutide en cours de traitement (0,5 %; 18 patients sur 3843). Des 64 patients traités par le dulaglutide ayant développé des anticorps anti-dulaglutide, 34 (0,9 % de l’ensemble de la population) présentaient des anticorps neutralisants anti-dulaglutide et 36 (0,9 % de l’ensemble de la population) ont développé des anticorps dirigés contre le GLP-1 endogène.
Hypersensibilité
Dans les études cliniques, des réactions d’hypersensibilité générale (p. ex., urticaire grave, éruptions cutanées générales, œdème du visage, gonflement des lèvres) ont été signalées chez 0,5 % des patients recevant TRULICITY.
Hypoglycémie
Lorsque TRULICITY a été utilisé en monothérapie ou en association avec un agent non sécrétagogue, des épisodes d’hypoglycémie symptomatique documentés sont survenus chez 2,6 à 6,3 % des patients ayant reçu la dose de 0,75 mg, et chez 5,6 à 10,9 % des patients ayant reçu la dose de 1,5 mg. Aucun épisode d’hypoglycémie grave n’a été signalé.
Lorsque TRULICITY a été utilisé en association avec une sulfonylurée en plus de la metformine, des épisodes d’hypoglycémie symptomatique documentés sont survenus chez 39 % des patients ayant reçu la dose de 0,75 mg et chez 40,3 % des patients ayant reçu la dose de 1,5 mg. Des épisodes d’hypoglycémie grave se sont produits chez 0,7 % des patients traités par TRULICITY à 1,5 mg alors qu’aucun patient traité par TRULICITY à 0,75 mg n’a manifesté d’hypoglycémie grave.
Lorsque TRULICITY a été utilisé en association avec de l’insuline glargine, des épisodes d’hypoglycémie symptomatique documentés sont survenus chez 35,3 % des patients ayant reçu la dose de 1,5 mg. Des épisodes d’hypoglycémie grave se sont produits chez 0,7 % des patients traités par TRULICITY à 1,5 mg.
Lorsque TRULICITY a été utilisé en association avec de l’insuline prandiale, des épisodes d’hypoglycémie symptomatique documentés sont survenus chez 85,3 % des patients ayant reçu la dose de 0,75 mg et chez 80,0 % des patients ayant reçu la dose de 1,5 mg. Des épisodes d’hypoglycémie grave se sont produits chez 2,4 % et 3,4 % des patients traités par TRULICITY à 0,75 mg et à 1,5 mg, respectivement.
Lorsque TRULICITY a été utilisé en association avec de l’insuline prandiale pendant 52 semaines chez des patients souffrant de néphropathie chronique modérée ou grave, des épisodes d’hypoglycémie symptomatique documentés sont survenus chez 48,1 % des patients ayant reçu la dose de 0,75 mg et chez 40,5 % des patients ayant reçu la dose de 1,5 mg. Des épisodes d’hypoglycémie grave se sont produits chez 2,6 % et 0,0 % des patients traités par TRULICITY à 0,75 mg et à 1,5 mg, respectivement.
Lorsque TRULICITY a été utilisé en association avec un iSGLT2 avec ou sans metformine, des épisodes d’hypoglycémie symptomatique documentés sont survenus chez 2,1 % des patients ayant reçu la dose de 0,75 mg et chez 1,4 % des patients ayant reçu la dose de 1,5 mg. Des épisodes d’hypoglycémie grave se sont produits chez 0,7 % et 0,0 % des patients traités par TRULICITY à 0,75 mg et à 1,5 mg, respectivement.
Dans l’étude sur les issues cardiovasculaires REWIND, au cours de laquelle TRULICITY à 1,5 mg a été administré seul ou en association avec d’autres agents antihyperglycémiants (95,6 %), des épisodes d’hypoglycémie grave se sont produits chez 1,3 % des patients traités par TRULICITY et chez 1,5 % des patients qui recevaient le placebo. Les épisodes d’hypoglycémie grave ont été observés à une fréquence de 0,25 patient présentant des épisodes/100 années-patients avec TRULICITY et de 0,29 patient présentant des épisodes/100 années-patients avec le placebo.
Le tableau 2 présente un résumé des épisodes d’hypoglycémie symptomatique documentés et des épisodes d’hypoglycémie grave survenus dans l’ensemble des études de phase 3.
Tableau 2 : Résumé par étude de la fréquence (%) et du taux (épisodes/patient/année)
des épisodes d’hypoglycémie totaux, des épisodes d’hypoglycémie symptomatique documentés et des épisodes d’hypoglycémie grave chez les patients traités par le dulaglutide et des agents de comparaison dans le cadre d’études de phase 3
| Pourcentage de patients [taux] | |||
Monothérapie (52 semaines) Épisodes totaux Épisodes d’hypoglycémie symptomatique documentés | MET (N = 268) 12,7 [0,28] 4,9 [0,09] | Dulaglutide à 0,75 mg (N = 270) 11,1 [0,47] 5,9 [0,15] | Dulaglutide à 1,5 mg (N = 269) 12,3 [0,89] 6,3 [0,62] |
| Épisodes d’hypoglycémie grave | 0 [0,0] | 0 [0,0] | 0 [0,0] |
Traitement d’association avec MET (période de 26 semaines contrôlée par placebo) Épisodes totaux Épisodes d’hypoglycémie symptomatique documentés Épisodes d’hypoglycémie grave | Placebo (N = 177) 1,1 [0,08] 1,1 [0,08] 0 [0,0] | Dulaglutide à 0,75 mg (N = 302) 4,0 [0,18] 2,6 [0,13] 0 [0,0] | Dulaglutide à 1,5 mg (N = 304) 7,9 [0,39] 5,6 [0,26] 0 [0,0] |
Traitement d’association avec MET (104 semaines) Épisodes totaux Épisodes d’hypoglycémie symptomatique documentés Épisodes d’hypoglycémie grave | Sitagliptine (N = 315) 8,6 [0,20] 5,7 [0,17] 0 [0,0] | Dulaglutide à 0,75 mg (N = 302) 8,6 [0,21] 6,3 [0,18] 0 [0,0] | Dulaglutide à 1,5 mg (N = 304) 12,8 [0,26] 10,9 [0,19] 0 [0,0] |
Traitement d’association avec MET + SU (78 semaines) Épisodes totaux Épisodes d’hypoglycémie symptomatique documentés Épisodes d’hypoglycémie grave | Insuline glargine (N = 262) 71,4 [6,90] 51,1 [3,02] 0,8 [0,01] | Dulaglutide à 0,75 mg (N = 272) 56,6 [4,18] 39,0 [1,67] 0 [0,0] | Dulaglutide à 1,5 mg (N = 273) 58,6 [4,27] 40,3 [1,67] 0,7 [0,01] |
Traitement d’association avec iSGLT2 ± MET (24 semaines) Épisodes totaux Épisodes d’hypoglycémie symptomatique documentés Épisodes d’hypoglycémie grave | Placebo (N = 140) 2,9 [0,21] 2,1 [0,12] 0 [0,0] | Dulaglutide à 0,75 mg (N = 141) 3,5 [0,26] 2,1 [0,16] 0,7 [0,02] | Dulaglutide à 1,5 mg (N = 142) 3,5 [0,31] 1,4 [0,16] 0 [0,0] |
Traitement d’association avec insuline lispro ± MET (52 semaines) Épisodes totaux Épisodes d’hypoglycémie symptomatique documentés Épisodes d’hypoglycémie grave | Insuline glargine (N = 296) 89,9 [57,17] 83,4 [40,95] 5,1 [0,09] | Dulaglutide à 0,75 mg (N = 293) 90,1 [48,38] 85,3 [35,66] 2,4 [0,05] | Dulaglutide à 1,5 mg (N = 295) 86,1 [41,74] 80,0 [31,06] 3,4 [0,06] |
Traitement d’association avec insuline lispro (patients souffrant de néphropathie chronique modérée ou grave; 52 semaines) Épisodes totaux Épisodes d’hypoglycémie symptomatique documentés Épisodes d’hypoglycémie grave | Insuline glargine (N = 194) 74,7 [14,36] 63,4 [9,62] 6,7 [0,09] | Dulaglutide à 0,75 mg (N = 189) 59,8 [7,59] 48,1 [4,34] 2,6 [0,03] | Dulaglutide à 1,5 mg (N = 190) 50,0 [5,82] 40,5 [4,44] 0 [0] |
Traitement d’association avec insuline glargine (insuline basale) à une dose ajustée ± MET (28 semaines) Épisodes totaux Épisodes d’hypoglycémie symptomatique documentés Épisodes d’hypoglycémie grave | Placebo (N = 150) 50,7 [8,6] 30,0 [4,4] 0,0 [0,0] | s. o. | Dulaglutide à 1,5 mg (N = 150) 54,7 [7,7] 35,3 [3,4] 0,7 [0,0] |
Résumé par étude des épisodes d’hypoglycémie totaux (épisodes d’hypoglycémie symptomatique ou non marqués par une glycémie inférieure ou égale à 3,9 mmo/L; épisodes d’hypoglycémie symptomatique sans mesure de la glycémie; épisodes d’hypoglycémie grave), des épisodes d’hypoglycémie symptomatique documentés (épisodes s’accompagnant de symptômes et marqués par une glycémie inférieure ou égale à 3,9 mmol/L) et des épisodes d’hypoglycémie grave (épisodes nécessitant l’aide d’une autre personne pour l’administration active de glucides ou de glucagon, ou l’application d’autres mesures de réanimation), excluant dans tous les cas les visites suivant la prise d’un traitement de secours chez les patients traités par le dulaglutide et des agents de comparaison dans le cadre d’études de phase 3.
Abréviations : MET = metformine; N = nombre total de patients dans le groupe de traitement précisé; iSGLT2 = inhibiteur du cotransporteur sodium-glucose de type 2; SU = sulfonylurée.
Effets indésirables signalés après la commercialisation du médicament
L’effet indésirable additionnel suivant a été rarement signalé après la commercialisation de TRULICITY. Étant donné que ces effets sont signalés volontairement par une population de taille incertaine, il n’est généralement pas possible d’estimer avec justesse leur fréquence ou d’établir un lien de cause à effet avec l’exposition au médicament.
Réactions anaphylactiques (voir PARTIE I : CONTRE-INDICATIONS et MISES
EN GARDE ET PRÉCAUTIONS et PARTIE III : Effets secondaires graves et mesure à prendre).
Cancers et cancer de la thyroïde
Dans le cadre d’études de phases 2 et 3, un cas de carcinome médullaire de la thyroïde a été signalé chez un patient traité par le dulaglutide. Ce patient présentait des taux de calcitonine d’environ 8 fois la limite supérieure de la normale (LSN) avant le traitement.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
L’effet potentiel des médicaments administrés en concomitance sur la pharmacocinétique du dulaglutide et inversement a été étudié dans plusieurs études à dose unique et à doses multiples menées auprès de sujets en santé, de patients atteints de diabète de type 2 et de patients atteints d’hypertension.
Le dulaglutide entraîne un retard de la vidange gastrique et, par conséquent, a le potentiel d’influer sur l’absorption des médicaments oraux administrés en concomitance. Dans les études de pharmacologie clinique, le dulaglutide n’a pas modifié, à un degré cliniquement pertinent, l’absorption des médicaments administrés par voie orale qui ont été testés (voir ci-dessous et la figure 2).
Acétaminophène
Après l’administration d’une dose unique de 1 mg et de 3 mg de dulaglutide, la Cmax de l’acétaminophène a été diminuée de 36 % et de 50 %, respectivement, et le tmax médian a été retardé (de 3 et de 4 heures, respectivement). Après l’administration concomitante d’acétaminophène et de dulaglutide à une dose allant jusqu’à 3 mg à l’état d’équilibre, aucune différence statistiquement significative au chapitre de l’ASC, de la Cmax ou du tmax de l’acétaminophène n’a été observée.
Atorvastatine
L’administration concomitante de dulaglutide et d’atorvastatine a entraîné une diminution de la Cmax et de l’ASC de l’atorvastatine et de l’o-hydroxyatorvastatine (principal métabolite) allant jusqu’à 70 % et à 21 %, respectivement. La t1/2 (demi-vie) moyenne de l’atorvastatine et de l’o-hydroxyatorvastatine a été augmentée de 17 % et de 41 %, respectivement, après l’administration du dulaglutide. Ces observations ne sont pas considérées comme pertinentes sur le plan clinique.
Digoxine
Après l’administration concomitante de digoxine à l’état d’équilibre et de deux doses consécutives de dulaglutide, l’exposition globale (ASC) et le tmax de la digoxine sont demeurés inchangés, et la Cmax a diminué dans une proportion atteignant 22 %. Ce changement ne devrait pas avoir de conséquences cliniques.
Antihypertenseurs
Pour le lisinopril, des retards de tmax statistiquement significatifs d’environ 1 heure ont été observés le 3e et le 24e jour de l’étude. Lorsqu’une dose unique de dulaglutide et du métoprolol ont été administrés en concomitance, l’ASC et la Cmax du métoprolol ont augmenté de 19 % et de 32 %, respectivement. Le tmax du métoprolol a été retardé de 1 heure.
Warfarine
Après l’administration concomitante de dulaglutide, l’exposition à la S-warfarine et à la R-warfarine, ainsi que la Cmax de la R-warfarine n’ont pas été modifiées; la Cmax de la S-warfarine a diminué de 22 %. L’ASCRIN a augmenté de 2 %, mais aucun effet n’a été observé sur la réponse selon le rapport international normalisé maximum (RINmax). Le temps de réponse selon le rapport international normalisé (tRINmax) a été retardé de 6 heures, ce qui correspond aux retards des tmax de la S-warfarine et de la R-warfarine de 4 et de 6 heures environ, respectivement.
Contraceptifs oraux
L’administration concomitante de dulaglutide et d’un contraceptif oral (norgestimate à 0,18 mg/éthinylestradiol à 0,025 mg) n’a pas modifié l’exposition globale à la norelgestromine et à l’éthinylestradiol. Des réductions statistiquement significatives de la Cmax de 26 % et de 13 % et des retards du tmax de 2 heures et de 0,30 heure ont été observés pour la norelgestromine et l’éthinylestradiol, respectivement.
Metformine
Après l’administration concomitante de doses multiples de dulaglutide et de metformine à l’état d’équilibre (préparation à libération immédiate), l’ASC de la metformine a augmenté jusqu’à 15 % et la Cmax a diminué dans une proportion atteignant 12 %, respectivement, sans changement du tmax. Ces changements sont conformes au retard de la vidange gastrique associé au dulaglutide et se situent dans les limites de la variabilité pharmacocinétique de la metformine.
Sitagliptine
L’exposition à la sitagliptine n’a pas été modifiée lors de l’administration concomitante de la sitagliptine et d’une dose unique de dulaglutide. Après l’administration concomitante de deux doses consécutives de dulaglutide, l’ASC et la Cmax de la sitagliptine ont diminué de 7,4 % et de 23,1 % environ, respectivement. Le tmax de la sitagliptine a augmenté d’environ 0,5 heure après l’administration concomitante du dulaglutide, comparativement à la prise de sitagliptine en monothérapie.
La sitagliptine peut entraîner une inhibition de la DPP-4 atteignant 80 % pendant une période de 24 heures. L’administration concomitante de dulaglutide et de sitagliptine a augmenté l’exposition au dulaglutide et sa Cmax de 38 % et de 27 % environ, respectivement, et le tmax médian a été prolongé d’environ 24 heures. Par conséquent, le dulaglutide présente un degré élevé de protection contre l’inactivation de la DPP-4.
Abréviations : ASC = aire sous la courbe de la concentration plasmatique en fonction du temps; IC = intervalle de confiance; Cmax = concentration maximale.
Remarque : Le groupe de référence ne reçoit que le médicament de comparaison administré seul.
Figure 2 Effets du dulaglutide sur la pharmacocinétique des médicaments administrés en concomitance
Médicaments qui augmentent la fréquence cardiaque
TRULICITY cause une augmentation de la fréquence cardiaque (voir EFFETS INDÉSIRABLES, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque). La prudence est de mise si TRULICITY est administré en concomitance avec d’autres médicaments qui augmentent également la fréquence cardiaque, comme les médicaments ayant une activité sympathomimétique ou anticholinergique. 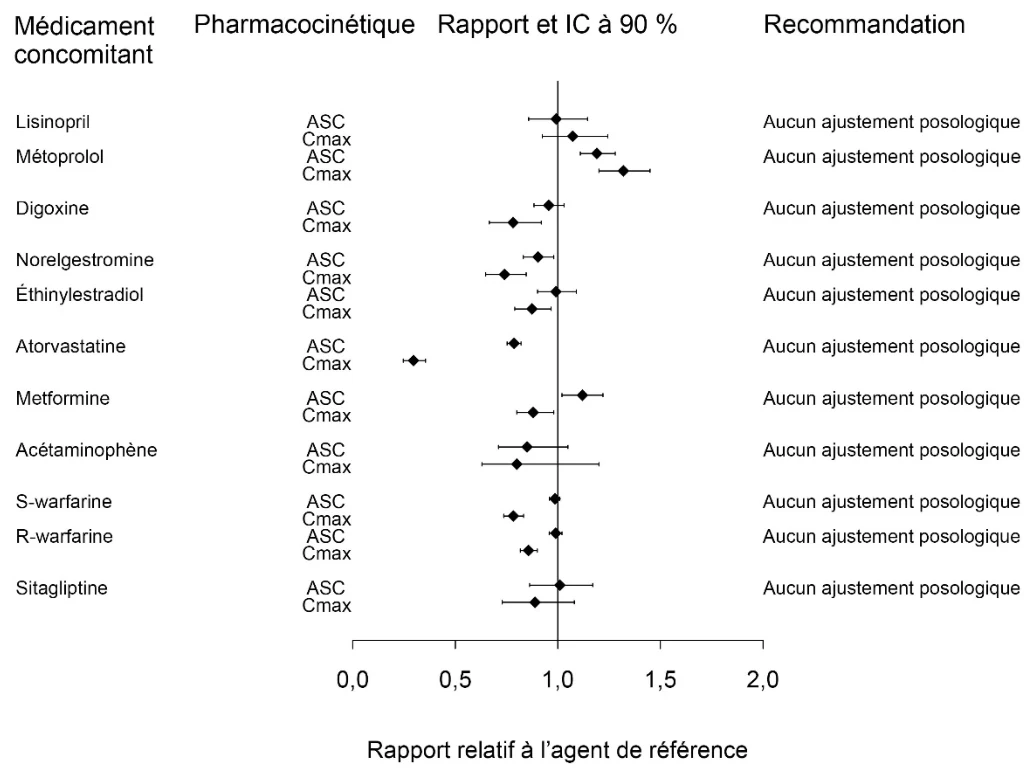
Médicaments qui causent un allongement de l’intervalle PR
TRULICITY cause un allongement de l’intervalle PR (voir EFFETS INDÉSIRABLES, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque). Les effets sur l’intervalle PR de l’administration concomitante de TRULICITY et d’autres médicaments qui allongent l’intervalle PR (incluant, sans s’y limiter, les antiarythmiques, les inhibiteurs calciques non dihydropyridiniques, les bêtabloquants, les glucosides digitaliques, les inhibiteurs de la protéase du VIH et les analogues de la somatostatine) n’ont pas été évalués. Par conséquent, la prudence est de mise lors de l’administration concomitante de TRULICITY et de ces médicaments.
Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été étudiées.
Interactions médicament-produit à base d’herbes médicinales
Les interactions avec les produits à base d’herbes médicinales n’ont pas été étudiées.
Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été étudiées.
Interactions médicament-mode de vie
Aucune étude n’a été menée pour évaluer l’effet du médicament sur la capacité à conduire ou à faire fonctionner une machine. Lorsque le dulaglutide est utilisé en association avec une sulfonylurée ou l’insuline, les patients doivent être informés des précautions à prendre afin d’éviter une hypoglycémie lors de la conduite d’un véhicule ou de l’utilisation de machines.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Au moment d’instaurer le traitement par TRULICITY, il faut envisager réduire la dose des insulines et des sécrétagogues de l’insuline (comme les sulfonylurées) administrés en concomitance afin de réduire le risque d’hypoglycémie (voir MISES EN GARDE ET PRÉCAUTIONS et EFFETS INDÉSIRABLES).
Dose recommandée et ajustement posologique
À l’instauration du traitement, la dose recommandée de TRULICITY est de 0,75 mg, une fois par semaine, administrée par voie sous-cutanée. La dose peut être augmentée jusqu’à 1,5 mg une fois par semaine pour obtenir une meilleure maîtrise de la glycémie. La dose maximale recommandée est de 1,5 mg, une fois par semaine.
Insuffisance rénale : Aucun ajustement posologique n’est nécessaire en présence d’insuffisance rénale (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et situations particulières). Il faut surveiller la fonction rénale chez les insuffisants rénaux signalant des effets gastro-intestinaux graves, lesquels peuvent aggraver le dysfonctionnement rénal.
Insuffisance hépatique : L’expérience clinique en présence d’une insuffisance hépatique légère, modérée ou grave est limitée. Par conséquent, TRULICITY doit être utilisé avec prudence chez ces populations de patients (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et Populations et situations particulières). Aucun ajustement posologique n’est recommandé chez les insuffisants hépatiques.
Personnes âgées (≥ 65 ans) : Se reporter aux sections Populations particulières et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE.
Enfants (< 18 ans) : L’innocuité et l’efficacité de TRULICITY n’ont pas été étudiées chez les patients de moins de 18 ans.
Dose oubliée
Si un patient oublie de prendre une dose, il doit s’administrer cette dose dès qu’il se rend compte de son oubli, pour autant que ce soit au moins 3 jours (72 heures) avant la prochaine dose prévue. Toutefois, si la dose suivante est prévue dans moins de 3 jours, le patient doit sauter la dose omise et continuer le traitement à partir de la prochaine dose prévue. Dans chaque cas, le patient peut reprendre le schéma posologique hebdomadaire habituel.
Modification du schéma posologique hebdomadaire
Au besoin, il est possible de changer le jour de la semaine où le médicament est administré pourvu que la dernière dose ait été prise au moins 3 jours (72 heures) auparavant.
Administration
TRULICITY peut être administré à n’importe quelle heure du jour, avec ou sans aliments, et doit être injecté par voie sous-cutanée dans l’abdomen, la cuisse ou le haut du bras.
La solution de TRULICITY doit être administrée par voie sous-cutanée sans aucune dilution préalable.
La solution de TRULICITY doit être examinée avant chaque injection et ne doit être utilisée que si elle est limpide, incolore et exempte de particules.
TRULICITY et l’insuline ne doivent pas être mélangés dans la même seringue et doivent être administrés en deux injections distinctes, à deux points d’injection différents.
SURDOSAGE
Des cas de surdosage ont été signalés durant les études cliniques. Les principaux effets associés à ces surdosages ont été des événements gastro-intestinaux d’intensité légère à modérée (p. ex., nausées, vomissements) et une hypoglycémie légère. En cas de surdosage, un traitement de soutien approprié (y compris une surveillance fréquente de la glycémie) doit être instauré en fonction des signes et symptômes cliniques du patient.
En cas de surdosage soupçonné, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
TRULICITY renferme du dulaglutide, un agoniste des récepteurs du GLP-1 humain à action prolongée présentant 90 % d’homologie avec la séquence d’acides aminés du GLP-1 (7-37) humain endogène. Le dulaglutide active le récepteur du GLP-1, un récepteur membranaire à la surface de la cellule couplé à l’adénylyl cyclase par la protéine G stimulatrice dans les cellules bêta du pancréas. Le dulaglutide augmente la concentration intracellulaire d’AMP cyclique (cAMP) dans les cellules bêta, ce qui entraîne la sécrétion d’insuline en présence d’une hyperglycémie. Cette sécrétion d’insuline s’estompe à mesure que la glycémie diminue et revient à la normale. Le dulaglutide réduit également la sécrétion de glucagon et ralentit la vidange gastrique.
Le GLP-1 (7-37) endogène a une demi-vie de 1,5 à 2 minutes en raison de sa dégradation par la dipeptidyl peptidase-4 (DPP-4) et de la clairance rénale. Contrairement au GLP-1 endogène, le dulaglutide est stable et résiste à la dégradation métabolique par la DPP-4, et grâce à sa demi-vie plasmatique prolongée d’environ 4,7 jours, il peut être administré une fois par semaine. Le profil pharmacocinétique du dulaglutide résulte de la liaison de deux molécules d’un analogue du GLP-1 (7-37), modifiées au niveau de l’acide aminé 8, qui sont liées à une chaîne d’immunoglobuline humaine modifiée G4 (IgG4).
Pharmacodynamie
TRULICITY réduit la glycémie à jeun et la glycémie postprandiale chez les patients atteints de diabète de type 2, grâce aux effets décrits ci-dessous. On peut observer une réduction de la glycémie à jeun et de la glycémie postprandiale après l’administration de la première dose de TRULICITY.
Glycémie à jeun et glycémie postprandiale
Dans le cadre d’une étude pharmacologique menée chez des adultes atteints de diabète de type 2, le traitement hebdomadaire par TRULICITY a entraîné, 3 jours après la première injection, une réduction par rapport aux valeurs initiales de la glycémie à jeun et de la glycémie postprandiale mesurée 2 heures après un repas, comparativement au placebo (-1,42 et -3,30 mmol/L, respectivement); ces effets se sont maintenus après 6 semaines de traitement par la dose de 1,5 mg.
Sécrétion d’insuline de première et de deuxième phases
L’administration de TRULICITY a entraîné une augmentation des réponses insuliniques de première et de deuxième phases chez les patients atteints de diabète de type 2, comparativement au placebo.
Sécrétion d’insuline glucodépendante
On a évalué l’effet de la dose de 1,5 mg de TRULICITY à l’état d’équilibre sur la sécrétion d’insuline glucodépendante lors d’une étude avec repas d’épreuve chez des patients atteints de diabète de type 2, après 26 semaines. Chez ces patients, la réponse insulinique a augmenté d’une façon glucodépendante.
Sécrétion de glucagon
TRULICITY a diminué la glycémie en stimulant la sécrétion d’insuline et en diminuant la sécrétion de glucagon. Dans le cadre d’une étude clinique menée chez des patients atteints de diabète de type 2, TRULICITY a réduit le taux de glucagon à jeun après 26 semaines. De plus, lors d’une étude avec repas d’épreuve, on a observé une diminution de l’ASC du taux postprandial de glucagon (de 0 à 3 heures après un repas) après 26 semaines de traitement par TRULICITY.
Vidange gastrique
TRULICITY ralentit la vidange gastrique. Le ralentissement est plus marqué après l’administration de la première dose, mais diminue avec les doses subséquentes.
Enzymes pancréatiques sériques
TRULICITY est associé à une augmentation moyenne de 14 à 20 % des enzymes pancréatiques par rapport aux valeurs initiales (lipase ou amylase pancréatique) (voir MISES EN GARDE ET PRÉCAUTIONS, Foie, voies biliaires et pancréas). Les résultats d’une série de mesures du taux d’enzymes pancréatiques prises lors d’essais de phases 2 et 3 n’ont pas permis de prédire la survenue d’une pancréatite aiguë. La signification clinique de ces résultats est inconnue.
Électrophysiologie cardiaque
L’effet du dulaglutide sur la repolarisation cardiaque a été évalué lors d’une étude approfondie de l’intervalle QTc. Le dulaglutide n’a pas entraîné d’allongement de l’intervalle QTc aux doses suprathérapeutiques de 4 et de 7 mg.
Sujets en bonne santé : Une étude multicentrique croisée avec ECG, à double insu et à répartition aléatoire en 3 phases, contrôlée par une dose unique de placebo et par témoin actif, a été menée chez des sujets en bonne santé. Initialement, il était prévu d’évaluer une dose de 7 mg de dulaglutide; cependant, la dose de 7 mg n’ayant pas été bien tolérée, on l’a réduite à 4 mg. Au total, 147 sujets ont été recrutés (placebo, n = 109; dulaglutide à 4 mg, n = 55; dulaglutide à 7 mg, n = 54; moxifloxacine à 400 mg, n = 115).
Fréquence cardiaque : Dans le cadre de l’étude sur l’intervalle QTc évaluant des doses suprathérapeutiques de dulaglutide chez des sujets en bonne santé, des hausses de la fréquence cardiaque ont été observées. Pour le traitement à 4 mg, des différences moyennes positives statistiquement significatives par rapport au placebo ont été observées après 24, 48 et 168 heures, avec une différence moyenne maximale de 6,9 bpm (IC à 90 % : 2,9 à 10,8) par rapport au placebo, après 48 heures (figure 3) (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, EFFETS INDÉSIRABLES et INTERACTIONS MÉDICAMENTEUSES, Médicaments qui augmentent la fréquence cardiaque).
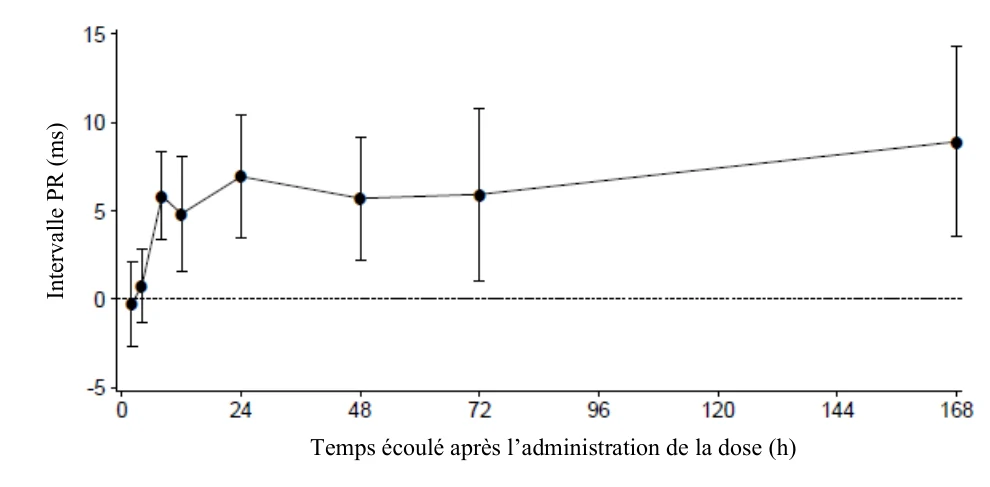
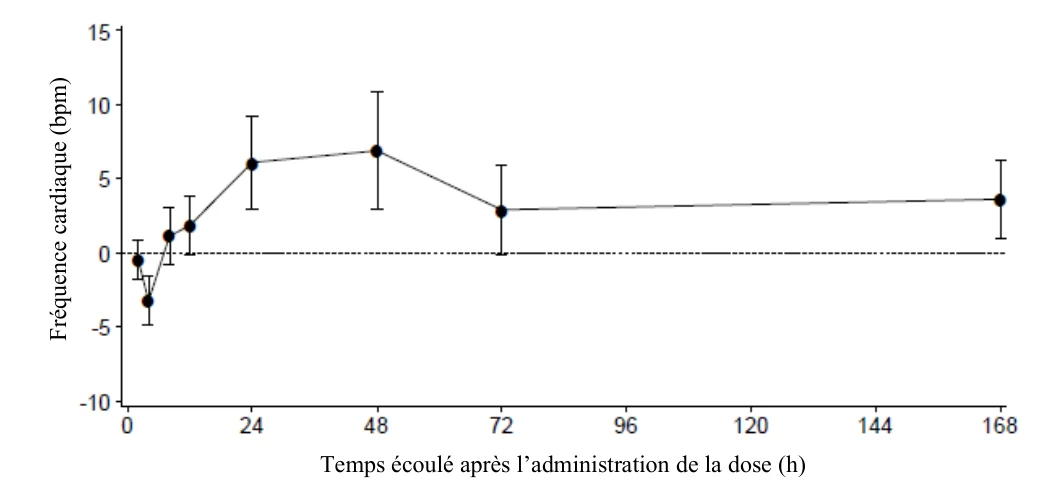
Figure 3 : Données moyennes (IC à 90 %) de la fréquence cardiaque ajustée en fonction du placebo et des valeurs initiales associées à la dose de 4 mg de dulaglutide chez des sujets en bonne santé
Intervalle PR : Le dulaglutide a produit un allongement de l’intervalle PR. Un allongement statistiquement significatif de l’intervalle PR a été observé avec la dose de 4 mg de dulaglutide, de 8 à 168 heures après l’administration de la dose, avec une différence moyenne maximale de 8,9 ms (IC à 90 % : 3,5 à 14,3) par rapport au placebo, 168 heures après l’administration de la dose (figure 4) (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire et INTERACTIONS MÉDICAMENTEUSES, Médicaments qui causent un allongement de l’intervalle PR).
Figure 4 : Données moyennes (IC à 90 %) de l’intervalle PR ajusté en fonction du placebo et des valeurs initiales associées à la dose de 4 mg de dulaglutide chez des sujets en bonne santé
Temps écoulé après l’administration de la dose (h)
Temps écoulé après l’administration de la dose (h)
Intervalle QTc : Le traitement par le dulaglutide a été associé à un raccourcissement de l’intervalle QTcP (QTcP = QT/RR0,307). Durant le traitement par le dulaglutide à 4 mg, on a observé un raccourcissement statistiquement significatif de l’intervalle QTcP après 4 heures et de 24 à 168 heures après l’administration de la dose, avec une différence moyenne maximale de -10,6 ms (IC à 90 % : -13,7 à -7,6) par rapport au placebo, 48 heures après l’administration de la dose (figure 5). La signification clinique de l’apparition d’un raccourcissement de cette ampleur de l’intervalle QTcP induit par un médicament est inconnue.
Figure 5 : Données moyennes (IC à 90 %) de l’intervalle QTcP ajusté en fonction du placebo et des valeurs initiales associées à la dose de 4 mg de dulaglutide chez des sujets en bonne santé
Patients atteints de diabète de type 2 : Une étude multicentrique de 26 semaines, à double insu et à répartition aléatoire, avec contrôle placebo et groupes parallèles, a été menée chez 755 patients atteints de diabète de type 2 recevant une dose de 0,75 mg ou de 1,5 mg de TRULICITY, 1 fois par semaine. Lors de cette étude, des ECG étaient prévus au début de l’étude et aux semaines 16 et 26, donc de 2 à 4 jours après l’injection de TRULICITY, afin de connaître les effets de TRULICITY à l’état d’équilibre, proche des concentrations plasmatiques maximales. Après 16 semaines de traitement, la variation moyenne de la fréquence cardiaque par rapport aux valeurs initiales, calculée selon la méthode des moindres carrés et ajustée d’après le placebo, a été de 2,02 bpm (IC à 95 % : 0,56 à 3,48) dans le groupe recevant la dose de 0,75 mg et de 4,76 bpm (IC à 95 % : 3,27 à 6,26) dans le groupe recevant la dose de 1,5 mg, alors que la variation moyenne de l’intervalle PR par rapport aux valeurs initiales, calculée selon la méthode des moindres carrés et ajustée d’après le placebo, a été de 3,66 ms (IC à 95 % : 1,15 à 6,18) dans le groupe 0,75 mg et de 4,95 ms (IC à 95 % : 2,37 à 7,53) dans le groupe 1,5 mg. On a observé un raccourcissement de l’intervalle QTcF, avec une variation moyenne par rapport aux valeurs initiales, calculée selon la méthode des moindres carrés et ajustée d’après le placebo, de -2,02 ms (IC à 95 % : -4,49 à 0,46) dans le groupe 0,75 mg et de -3,37 ms (IC à 95 % : -5,91 à -0,84) dans le groupe 1,5 mg. Des résultats similaires ont été obtenus après 26 semaines. 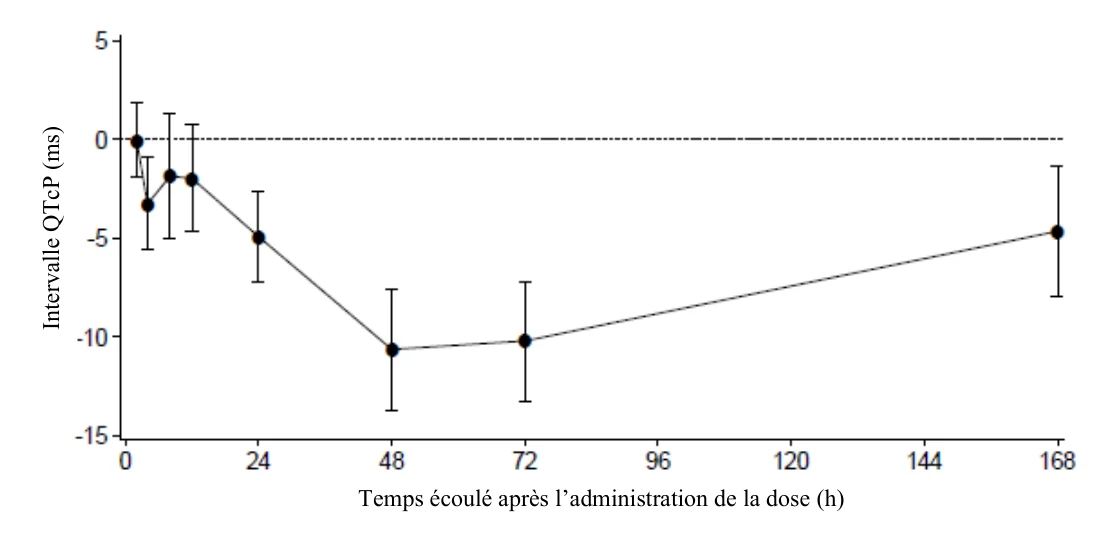
Temps écoulé après l’administration de la dose (h)
Pharmacocinétique
La pharmacocinétique du dulaglutide est similaire chez les sujets en bonne santé et les patients atteints de diabète de type 2. Après l’administration sous-cutanée de dulaglutide (0,75 mg et 1,5 mg), le temps pour atteindre la concentration plasmatique maximale à l’état d’équilibre varie de 24 à 72 heures, avec un temps médian de 48 heures. Après l’administration de plusieurs doses de 1,5 mg de dulaglutide à l’état d’équilibre, la concentration plasmatique maximale (Cmax) moyenne et l’exposition générale totale (ASC) de 0,75 mg et de 1,5 mg de dulaglutide ont été, respectivement, de 44 ng/mL (extrêmes : 21 et 75 ng/mL) et de 5240 ng•h/mL (extrêmes : 2670 et 8570 ng•h/mL) et de 114 ng/mL (extrêmes : 56 et 231 ng/mL) et de 14 000 ng•h/mL (extrêmes : 6940 et 26 000 ng•h/mL); le rapport d’accumulation a été d’environ 1,56. Les concentrations plasmatiques à l’état d’équilibre ont été atteintes 2 à 4 semaines après l’administration hebdomadaire de dulaglutide. La région d’administration de l’injection sous-cutanée (abdomen, partie supérieure du bras, cuisse) n’a pas eu d’effet statistiquement significatif sur le degré d’exposition au dulaglutide.
Absorption : La biodisponibilité absolue moyenne du dulaglutide après l’injection sous-cutanée d’une seule dose de 0,75 mg et de 1,5 mg a été de 65 % et de 47 %, respectivement.
Distribution : Le volume de distribution moyen après l’injection sous-cutanée de 0,75 mg et de 1,5 mg de dulaglutide à l’état d’équilibre chez des patients atteints de diabète de type 2 a été approximativement de 19,2 L (extrêmes : 14,3 et 26,4 L) et de 17,4 L (extrêmes : 9,3 et 33 L), respectivement. Le volume de distribution moyen après l’administration par voie intraveineuse d’une seule dose de 0,1 mg de dulaglutide chez des sujets en bonne santé a été d’environ 5,32 L (extrêmes : 3,6 et 7,3 L).
Métabolisme : Le dulaglutide est probablement décomposé en ses acides aminés constituants par les voies cataboliques générales des protéines.
Élimination : La clairance apparente moyenne, à l’état d’équilibre, après l’injection sous-cutanée de plusieurs doses de 0,75 mg et de 1,5 mg de dulaglutide est environ de 0,111 L/h (extrêmes : 0,059 et 0,180 L/h) et de 0,107 L/h (extrêmes : 0,058 et 0,216 L/h), respectivement. La demi-vie d’élimination des 2 doses de dulaglutide est d’environ 5 jours (extrêmes : 3,9 et 6,1 jours), ce qui permet l’administration hebdomadaire du dulaglutide.
Populations et situations particulières
Enfants : Aucune étude évaluant les paramètres pharmacocinétiques du dulaglutide n’a été réalisée chez les enfants.
Personnes âgées : L’âge n’a eu aucun effet d’importance clinique sur les propriétés pharmacocinétiques et pharmacodynamiques du dulaglutide.
Sexe et origine ethnique : Le sexe et l’origine ethnique n’ont eu aucun effet d’importance clinique sur les paramètres pharmacocinétiques du dulaglutide.
Poids corporel ou indice de masse corporelle : Les analyses pharmacocinétiques ont mis en évidence une relation inverse statistiquement significative entre le poids corporel ou l’indice de masse corporelle (IMC) et l’exposition au dulaglutide, malgré l’absence de répercussions d’importance clinique du poids ou de l’IMC sur la maîtrise de la glycémie.
Insuffisance hépatique : La pharmacocinétique du dulaglutide a été évaluée chez des sujets atteints à divers degrés d’insuffisance hépatique. Ces sujets ont présenté une diminution statistiquement significative de l’exposition au dulaglutide, la Cmax et l’ASC moyennes diminuant respectivement de 30 % et 33 % comparativement à celles des témoins en bonne santé. L’aggravation de l’insuffisance hépatique s’est accompagnée d’une augmentation générale du Tmax du dulaglutide (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières et POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale : La pharmacocinétique du dulaglutide a été évaluée dans le cadre d’une étude clinique pharmacologique et était généralement similaire chez les sujets en bonne santé et les patients présentant une insuffisance rénale d’intensité légère à grave (ClCr < 30 mL/min), y compris une néphropathie terminale (nécessitant une dialyse).
ENTREPOSAGE ET STABILITÉ
TRULICITY doit être conservé au réfrigérateur, entre 2 et 8 °C, jusqu’à la date de péremption. Ne pas utiliser TRULICITY après la date de péremption.
Ne pas congeler TRULICITY. Ne pas utiliser TRULICITY si la préparation a gelé.
Ne pas conserver au congélateur.
TRULICITY doit être conservé à l’abri de la lumière.
Le stylo injecteur et la seringue préremplis à usage unique peuvent être conservés à la température ambiante (moins de 30 °C) pendant une période maximale de 14 jours.
Le stylo injecteur et la seringue préremplis TRULICITY doivent être jetés après usage dans un contenant résistant aux perforations.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
TRULICITY est offert en stylos injecteurs et en seringues préremplis à usage unique. Chaque 0,5 mL de solution renferme les ingrédients non médicinaux suivants : citrate trisodique dihydraté, acide citrique anhydre, mannitol et polysorbate 80 dans de l’eau pour injection.
TRULICITY est conditionné dans un emballage en carton et est offert en paquets de 2 ou de 4 stylos injecteurs préremplis à usage unique ou de 4 seringues préremplies à usage unique. Les formats et présentations ne sont pas nécessairement tous commercialisés.
Stylos injecteurs ou seringues‡ préremplis à usage unique dosés à 0,75 mg/0,5 mL
Chaque stylo injecteur ou seringue préremplis à usage unique renferme 0,75 mg de TRULICITY par 0,5 mL de solution.
Stylos injecteurs ou seringues‡ préremplis à usage unique dosés à 1,5 mg/0,5 mL
Chaque stylo injecteur ou seringue préremplis à usage unique renferme 1,5 mg de TRULICITY par 0,5 mL de solution.
‡ Les seringues préremplies ne sont pas actuellement commercialisées au Canada.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : dulaglutide
Nom chimique :
USAN : dulaglutide
IUPAC :
Dimère de la protéine de fusion du [8-glycine, 22-acide glutamique, 36-glycine] peptide 1 apparenté au glucagon (7-37) (humain synthétique) liée à la protéine de fusion formée d’un peptide de liaison synthétique à 16 acides aminés et d’un fragment Fc synthétique de l’immunoglobuline G4 humaine
Dimère du [Gly8,Glu22,Gly36]-peptide 1 apparenté au glucagon humain (7-37)-peptidyltétraglycyl-L-séryltétraglycyl-L-séryltétraglycyl-L-séryl-L-alanyl-des-Lys229-[Pro10,Ala16,Ala17]-fragment CH2-CH3 de la chaîne lourde H du domaine constant de l’immunoglobuline γ4 humaine, (55-55’:58-58’)-bis(disulfure)
Formule moléculaire et masse moléculaire :
C2646H4044N704O836S18 (non glycosylé)
62 561 Da (glycosylé, tous les résidus de cystéine liés par des ponts disulfures) 59 671 Da (non glycosylé, tous les résidus de cystéine liés par des ponts disulfures)
Formule développée :
Le dulaglutide est produit sous forme d’une molécule à deux chaînes liées par des ponts disulfures (homodimère). La séquence d’acides aminés d’une seule chaîne polypeptidique est la suivante :
Propriétés physicochimiques : solution limpide à légèrement opalescente, incolore ou légèrement brunâtre.
1 HGEGTFTSDV SSYLEEQAAK EFIAWLVKGG GGGGGSGGGG SGGGGSAESK
51 YGPPCPPCPA PEAAGGPSVF LFPPKPKDTL MISRTPEVTC VVVDVSQEDP
101 EVQFNWYVDG VEVHNAKTKP REEQFNSTYR VVSVLTVLHQ DWLNGKEYKC
151 KVSNKGLPSS IEKTISKAKG QPREPQVYTL PPSQEEMTKN QVSLTCLVKG
201 FYPSDIAVEW ESNGQPENNY KTTPPVLDSD GSFFLYSRLT VDKSRWQEGN
251 VFSCSVMHEA LHNHYTQKSL SLSLG
ESSAIS CLINIQUES
TRULICITY® (dulaglutide) a été étudié en monothérapie et en traitement d’association avec la metformine, la metformine et une sulfonylurée, un inhibiteur du cotransporteur sodium-glucose de type 2 (iSGLT2) avec ou sans metformine, l’insuline prandiale avec ou sans metformine et l’insuline basale avec ou sans metformine. Les données démographiques et les méthodologies de huit études de phase 3 contrôlées par placebo et/ou par médicament actif sont présentées au tableau 3.
Données démographiques et méthodologie des essais
Tableau 3 : Résumé des données démographiques des essais cliniques portant sur une indication en particulier
| No de l’étude | Méthodologie et durée de l’essai |
Posologie et voie d’administration
| Traitement de fond | Sujets de l’étude (n = nombre) | Âge moyen (écart-type) Extrêmes | Sexe % (nombre) | |||
| Traitement d’association avec la metformine | ||||||
| GBCF | Essai multicentrique de phase 2/3 de détermination de la dose, avec plan adaptatif et procédures d’analyse inférentielle, à double insu et à répartition aléatoire, contrôlé par placebo, avec groupes parallèles, d’une durée de 104 semaines | TRULICITY : 0,75 mg, 1,5 mg, par voie sous-cutanée, une fois par semaine Placebo : par voie orale, une fois par jour ou par voie sous-cutanée, une fois par semaine, pour une durée maximale de 26 semaines Sitagliptine : 100 mg, par voie orale, une fois par jour | Ajout du traitement assigné à une dose de metformine ≥ 1500 mg/jour | 972 sujets répartis au hasard | 54,3 ans (9,7) Extrêmes : 20 et 75 ans | Femmes : 51,9 % (504) Hommes : 48,1 % (468) |
| GBDE | Essai multicentrique de non-infériorité de phase 3 à répartition aléatoire et sans insu, avec comparateur actif et groupes parallèles, d’une durée de 26 semaines | TRULICITY : 1,5 mg, par voie sous-cutanée, une fois par semaine Liraglutide : 1,8 mg, par voie sous-cutanée, une fois par jour | Ajout du traitement assigné à une dose de metformine ≥ 1500 mg/jour | 599 sujets répartis au hasard | 56,7 ans (9,6) Extrêmes : 19 et 80 ans | Femmes : 52 % (312) Hommes : 48 % (287) |
| Traitement d’association avec la metformine et une sulfonylurée | ||||||
| GBDB | Essai multicentrique de phase 3, à répartition aléatoire, avec groupes parallèles, mené sans insu avec le comparateur actif et à double insu avec le dulaglutide, d’une durée de 78 semaines | TRULICITY : 0,75 mg, 1,5 mg par voie sous-cutanée, une fois par semaine Insuline glargine : dose initiale de 10 UI, par voie sous-cutanée; ajustée ensuite pour atteindre la valeur cible, une fois par jour | Ajout du traitement assigné à la dose maximale tolérée de metformine (≥ 1500 mg/jour) et de glimépiride (≥ 4 mg/jour) | 810 sujets répartis au hasard | 56,7 ans (9,5) Extrêmes : 27 et 87 ans | Femmes : 48,7 % (393) Hommes : 51,3 % (414) |
| Traitement d’association avec un iSGLT2, avec ou sans metformine | ||||||
| GBGE | Essai multicentrique de phase 3, à répartition aléatoire et à double insu, avec groupes parallèles, d’une durée de 24 semaines | TRULICITY : 0,75 mg, 1,5 mg par voie sous-cutanée, une fois par semaine Placebo par voie sous-cutanée, une fois par semaine | Ajout du traitement assigné à un iSGLT2, avec ou sans metformine (≥ 1500 mg/jour) | 424 sujets répartis au hasard | 57,3 ans (9,4) Extrêmes : 25 et 79 ans | Femmes : 49,9 % (211) Hommes : 50,1 % (212) |
| Traitement d’association avec l’insuline lispro, avec ou sans metformine | ||||||
| GBDD | Essai multicentrique de phase 3, à répartition aléatoire et sans insu, avec comparateur actif et groupes parallèles, d’une durée de 52 semaines | TRULICITY : 0,75 mg, 1,5 mg par voie sous-cutanée, une fois par semaine Insuline glargine : dose initiale égale à 50 % de la dose quotidienne totale d’insuline (DQT) prise avant la répartition aléatoire, par voie sous-cutanée, au coucher; ajustée ensuite pour atteindre la valeur cible | Ajout du traitement assigné et de l’insuline lispro, trois fois par jour (dose quotidienne initiale : 50 % de la DQT, ajustée pour atteindre la valeur cible) Abandon des traitements antérieurs par voie orale ou par l’insuline, à l’exception de la metformine | 884 sujets répartis au hasard | 59,4 ans (9,2) Extrêmes : 28 et 84 ans | Femmes : 46,5 % (411) Hommes : 53,5 % (473) |
| Traitement d’association avec l’insuline lispro chez des patients souffrant de néphropathie chronique modérée ou grave | ||||||
| GBDX | Essai multicentrique de phase 3, à répartition aléatoire et sans insu, avec comparateur actif et groupes parallèles, d’une durée de 52 semaines | TRULICITY : 0,75 mg, 1,5 mg par voie sous-cutanée, une fois par semaine Insuline glargine : par voie sous-cutanée, au coucher; ajustée pour atteindre la valeur cible | Ajout du traitement assigné à l’insuline lispro, trois fois par jour, avec dose ajustée pour atteindre la valeur cible. Arrêt des médicaments oraux et du pramlintide reçus antérieurement. | 577 sujets répartis au hasard | 64,6 ans (8,6) Extrêmes : 29 et 84 ans | Femmes : 47,7 % (275) Hommes : 52,3 % (301) |
| Traitement d’association avec l’insuline glargine, avec ou sans metformine | ||||||
| GBDI | Essai multicentrique de phase 3 à double insu et à répartition aléatoire, contrôlé par placebo, avec groupes parallèles, d’une durée de 28 semaines | TRULICITY : 1,5 mg, par voie sous-cutanée, une fois par semaine Placebo : par voie sous-cutanée, une fois par semaine | Ajout du traitement assigné à l’insuline glargine (insuline basale), avec ou sans metformine. La dose d’insuline glargine (insuline basale) a été augmentée graduellement jusqu’à la dose cible dans les deux groupes de l’étude après une période de stabilisation initiale de 4 semaines. | 300 sujets répartis au hasard | 60,4 ans (9,8) Extrêmes : 28 et 83 ans | Femmes : 42,3 % (127) Hommes : 57,7 % (173) |
| Traitement d’association avec 0-2 agents antihyperglycémiants oraux avec ou sans insuline basale chez des patients atteints d’une maladie cardiovasculaire établie ou présentant de multiples facteurs de risque CV | ||||||
| GBDJ (REWIND) | Étude sur les issues cardiovasculaires, multicentrique, multinationale, à répartition aléatoire, à double insu et contrôlée par placebo avec période de traitement reposant sur les épisodes. Suivi d’une durée médiane de 5,4 ans. | TRULICITY : 1,5 mg par voie sous-cutanée une fois par semaine + traitement de référence OU Placebo par voie sous-cutanée une fois par semaine + traitement de référence | 0-2 agents anti-hyperglycémiants oraux avec ou sans insuline basale (traitement initial) | 9901 sujets répartis au hasard | 66,2 ans (6,5) Extrêmes : 50 et 92 ans | Femmes : 46,3 % (4589) Hommes : 53,7 % (5312) |
iSGLT2 = inhibiteur du cotransporteur sodium-glucose de type 2.
Au total, 4561 patients atteints de diabète de type 2 dont la glycémie était mal maîtrisée ont été répartis au hasard dans sept études de phase 3 contrôlées par placebo et/ou un comparateur actif portant sur la maîtrise de la glycémie et visant à évaluer l’efficacité et l’innocuité de TRULICITY (4561 patients ont reçu au moins une dose du médicament à l’étude). Parmi ces derniers, 1161 (25,5 %) patients étaient âgés de 65 ans ou plus, dont 151 (3,3 %) étaient âgés de 75 ans ou plus. L’âge moyen global des patients était de 58 ans (extrêmes : 19 et 87 ans). Il y avait 51 % d’hommes et 49 % de femmes. Dans le cadre de ces études, la répartition des patients selon leur origine ethnique était la suivante : caucasienne, 73,3 %, asiatique, 9,9 %, afro-américaine, 6,0 % et autres origines ethniques, 10,7 %. L’indice de masse corporelle (IMC) moyen global était de 32 kg/m2 au début de l’étude et la durée du diabète était de 10,5 ans. Résultats des études
Traitement d’association avec la metformine
Étude GBCF (AWARD-5) – Dans le cadre de cette étude à double insu, contrôlée par placebo, d’une durée de 104 semaines, 972 patients ont été répartis au hasard, après la détermination de la dose, pour recevoir TRULICITY (dulaglutide à 0,75 mg ou à 1,5 mg) une fois par semaine, le placebo ou 100 mg/jour de sitagliptine (après 26 semaines, les patients du groupe sous placebo ont reçu, à l’insu, 100 mg/jour de sitagliptine pour le reste de l’étude); tous ces agents étaient administrés en association avec la metformine. La répartition aléatoire a été réalisée après une phase préparatoire de 11 semaines comprenant une période d’ajustement posologique de la metformine suivie d’une période de stabilisation de la glycémie de six semaines. L’objectif principal de l’étude était de démontrer que la variation du taux initial d’HbA1c associée à l’administration du dulaglutide à 1,5 mg, une fois par semaine, n’était pas inférieure à celle de la sitagliptine après 52 semaines, avec une marge de non-infériorité de 0,25 %.
Le traitement par TRULICITY une fois par semaine a entraîné une réduction statistiquement significative du taux d’HbA1c comparativement au placebo (après 26 semaines) et à la sitagliptine (après 52 semaines) (tableau 4).
Tableau 4 : Résultats après 52 semaines pour TRULICITY, le placebo et la sitagliptine, en association avec la metforminea
Période de 26 semaines contrôlée par placebo | Après 52 semaines | |||||
| TRULICITY | Placebo + MET | TRULICITY | SITA 100 mg + MET | |||
| 0,75 mg + MET | 1,5 mg + MET | 0,75 mg + MET | 1,5 mg + MET | |||
| Population de patients (n) en intention de traiter | 281 | 279 | 139 | 281 | 279 | 273 |
| Taux d’HbA1c (%) (moyenne) | ||||||
| Taux initial d’HbA1c | 8,2 | 8,1 | 8,1 | 8,2 | 8,1 | 8,0 |
| Variation par rapport aux valeurs initiales, moyenne ajustéeb | -1,0 | -1,2 | 0,1 | -0,9 | -1,1 | -0,4 |
| Différence par rapport au volet placebo + METb (IC à 95 %) | -1,0 (-1,2, -0,9) | -1,2 (-1,4, -1,1) | - | - | - | - |
| Valeur p (supériorité)† | < 0,001 | < 0,001 | - | - | - | - |
| Différence par rapport au volet SITA + MET (moyenne ajustée)b (IC à 95 %) | - | - | - | -0,5 (-0,7, -0,3) | -0,7 (-0,9, -0,5) | - |
| Valeur p (supériorité)† | - | - | - | < 0,001 | < 0,001 | |
| Valeur p (non-infériorité)† | - | - | - | < 0,001 | < 0,001 | |
| Pourcentage de patients ayant un taux d’HbA1c < 7,0 % | - | - | - | 49 | 59 | 33 |
| Glycémie sérique à jeun (mmol/L) (moyenne) | ||||||
| Valeurs initiales | - | - | - | 9,65 | 9,62 | 9,48 |
| Variation par rapport aux valeurs initiales (moyenne ajustée) | - | - | - | -1,64 | -2,27 | -0,80 |
| Poids corporel (kg) (moyenne) | ||||||
| Valeurs initiales | - | - | - | 85,5 | 86,5 | 85,8 |
| Variation par rapport aux valeurs initiales (moyenne ajustée) | - | - | - | -2,7 | -3,1 | -1,5 |
Abréviations : HbA1c = hémoglobine glyquée; MET = metformine; SITA = sitagliptine.
a Tous les patients en intention de traiter ont été répartis au hasard dans les groupes de traitement après la détermination de la dose. Après 52 semaines, 14 %, 19 % et 19 % des sujets répartis au hasard pour recevoir TRULICITY à 0,75 mg, TRULICITY à 1,5 mg et la sitagliptine, respectivement, avaient des données manquantes et c’est le dernier report en aval de la dernière observation qui a été utilisé pour l’analyse.
b Moyenne des moindres carrés selon un modèle d’analyse de covariance (ANCOVA), corrigée en fonction des valeurs initiales et du pays.
† Le risque général d’erreur de type I des comparaisons entre les traitements a été contrôlé par un processus de hiérarchisation des tests (tree-gatekeeping strategy).
Étude GBDE (AWARD-6) – Dans le cadre de cette étude d’une durée de 26 semaines, menée sans insu, 599 patients ont été répartis au hasard pour recevoir TRULICITY à 1,5 mg une fois par semaine ou le liraglutide à 1,8 mg une fois par jour, tous deux en association avec la metformine. Les patients répartis au hasard dans le groupe liraglutide ont reçu une dose initiale de 0,6 mg une fois par jour pendant une semaine. La dose a ensuite été augmentée à 1,2 mg une fois par jour pendant une semaine, puis à 1,8 mg une fois par jour, pour le reste de l’étude. L’étude visait principalement à démontrer la non-infériorité du dulaglutide à 1,5 mg une fois par semaine par rapport au liraglutide à 1,8 mg une fois par jour, en association avec la metformine, relativement aux variations du taux d’HbA1c entre le début de l’étude et la 26e semaine, avec une marge de non-infériorité de 0,4 %.
Après 26 semaines, le traitement hebdomadaire par TRULICITY à 1,5 mg s’est révélé non inférieur au traitement quotidien par le liraglutide à 1,8 mg (tableau 5).
Tableau 5 : Résultats d’une étude de 26 semaines comparant TRULICITY et le liraglutide, en association avec la metforminea
| Après 26 semaines | ||
| TRULICITY à 1,5 mg | Liraglutide à 1,8 mg | |
| Population de patients (n) en intention de traiter | 299 | 300 |
| Taux d’HbA1c (%) (moyenne) | ||
| Taux initial d’HbA1c | 8,1 | 8,1 |
| Variation par rapport aux valeurs initiales (moyenne ajustée)b | -1,4 | -1,4 |
| Différence par rapport au liraglutideb (IC à 95 %) | -0,1 (-0,2, 0,1) | - |
| Valeur p (non-infériorité) | < 0,001 | |
| Pourcentage de patients ayant un taux d’HbA1c < 7,0 % | 68 | 68 |
| Glycémie sérique à jeun (mmol/L) (moyenne) | ||
| Valeurs initiales | 9,28 | 9,16 |
| Variation par rapport aux valeurs initiales (moyenne ajustée) | -1,93 | -1,90 |
| Poids corporel (kg) (moyenne) | ||
| Valeurs initiales | 93,8 | 94,4 |
| Variation par rapport aux valeurs initiales (moyenne ajustée) | -2,9 | -3,6 |
| Glycémie postprandiale (mmol/L) (moyenne) | ||
| Valeurs initiales | 10,65 | 10,58 |
| Variation par rapport aux valeurs initiales (moyenne ajustée) | -2,56 | -2,43 |
Abréviations : HbA1c = hémoglobine glyquée; IC = intervalle de confiance.
a Population incluse dans l’analyse en intention de traiter excluant les données obtenues après l’administration de tout traitement de secours. Au cours de la période d’étude de 26 semaines, le pourcentage de patients ayant nécessité un traitement de secours pour rétablir l’équilibre glycémique a été de 0,3 % dans le groupe recevant TRULICITY et de 1,0 % dans le groupe recevant le liraglutide.
b Moyenne des moindres carrés provenant d’un modèle mixte de mesures répétées; les effets aléatoires comprenaient les valeurs initiales, le pays, le traitement, la visite, l’interaction entre le traitement et la visite et le patient.
Traitement d’association avec la metformine et une sulfonylurée
Étude GBDB (AWARD-2) – Dans le cadre de cette étude comparative d’une durée de 78 semaines menée sans insu (à double insu en ce qui concerne l’assignation de la dose de TRULICITY), 807 patients ont été répartis au hasard pour recevoir TRULICITY (dulaglutide à 0,75 mg ou à 1,5 mg) une fois par semaine ou de l’insuline glargine une fois par jour, en association avec la metformine et le glimépiride aux doses maximales tolérées. La répartition aléatoire a été réalisée après une phase préparatoire de 10 semaines. Au cours des deux premières semaines de cette phase, les doses de metformine et de glimépiride ont été augmentées jusqu’à la dose maximale tolérée; les six à huit semaines suivantes ont permis de stabiliser la glycémie avant la répartition aléatoire. Les patients du groupe sous insuline glargine ont d’abord reçu une dose de 10 U une fois par jour. La dose d’insuline glargine a été ajustée deux fois par semaine durant les quatre premières semaines du traitement, selon les automesures de la glycémie à jeun, puis elle a été ajustée une fois par semaine jusqu’à la 8e semaine de traitement de l’étude, au moyen d’un algorithme ayant une valeur cible de glycémie à jeun < 5,6 mmol/L. Après huit semaines, les patients ont poursuivi l’auto-ajustement de l’insuline glargine jusqu’à l’atteinte de la glycémie à jeun cible; la dose d’insuline glargine a également été revue et corrigée, au besoin, lors des visites subséquentes au bureau du médecin (semaines 14, 20, 26, 35, 44, 52, 65 et 78). La dose de glimépiride pouvait être réduite, ou le traitement interrompu, après la répartition aléatoire (à la discrétion de l’investigateur), en cas d’hypoglycémie persistante. L’étude visait principalement à démontrer la non-infériorité du dulaglutide à 1,5 mg une fois par semaine par rapport à l’insuline glargine (ajustée pour atteindre une glycémie à jeun cible < 5,6 mmol/L), en association avec la metformine et le glimépiride, relativement à la réduction du taux d’HbA1c après 52 semaines de traitement, avec une marge de non-infériorité de 0,4 %. Seulement 23,5 % des patients sous insuline glargine ont atteint la valeur cible de glycémie à jeun. La dose de glimépiride a été réduite, ou le traitement interrompu, chez 28 %, 32 % et 29 % des patients recevant TRULICITY à 0,75 mg, TRULICITY à 1,5 mg et l’insuline glargine, respectivement.
Après 52 semaines, les traitements par TRULICITY à 0,75 mg et à 1,5 mg se sont révélés non inférieurs au traitement par l’insuline glargine en ce qui concerne la variation du taux d’HbA1c par rapport au début de l’étude (tableau 6).
Tableau 6 : Résultats après 52 semaines pour TRULICITY et l’insuline glargine, en association avec la metformine et une sulfonyluréea
| Après 52 semaines | |||
| TRULICITY | Insuline glargine + MET + GLIM | ||
0,75 mg + MET + GLIM | 1,5 mg + MET + GLIM | ||
| Population de patients (n) en intention de traiter | 272 | 273 | 262 |
| Taux d’HbA1c (%) (moyenne) | |||
| Taux initial d’HbA1c | 8,1 | 8,2 | 8,1 |
| Variation par rapport aux valeurs initiales (moyenne ajustée)b | -0,8 | -1,1 | -0,6 |
| Différence par rapport au volet insuline glargine + MET/GLIM (moyenne ajustée)b (IC à 95 %) | -0,1 (-0,3, 0,0) | -0,5 (-0,6, -0,3) | - |
| Valeur p (non-infériorité)† | < 0,001 | < 0,001 | |
| Pourcentage de patients ayant un taux d’HbA1c < 7,0 % | 37 | 53 | 31 |
| Glycémie sérique à jeun (mmol/L) (moyenne) | |||
| Valeurs initiales | 8,96 | 9,16 | 9,08 |
| Variation par rapport aux valeurs initiales (moyenne ajustée) | -0,87 | -1,50 | -1,76 |
| Poids corporel (kg) (moyenne) | |||
| Valeurs initiales | 86,4 | 85,2 | 87,6 |
| Variation par rapport aux valeurs initiales (moyenne ajustée) | -1,3 | -1,9 | 1,4 |
| Glycémie postprandiale (mmol/L) (moyenne) | |||
| Valeurs initiales | 10,54 | 10,68 | 10,45 |
| Variation par rapport aux valeurs initiales (moyenne ajustée) | -1,64 | -1,95 | -1,60 |
Abréviations : GLIM = glimépiride; HbA1c = hémoglobine glyquée; MET = metformine. a Population incluse dans l’analyse en intention de traiter fondée sur la dernière observation faite durant l’étude avant tout traitement de secours. Après 52 semaines, 15 %, 9 % et 11 % des sujets répartis au hasard pour recevoir TRULICITY à 0,75 mg, TRULICITY à 1,5 mg et l’insuline glargine, respectivement, avaient des données manquantes ou recevaient un traitement de secours; l’analyse a été fondée sur le report de la dernière observation recueillie avant le traitement de secours ou avant qu’il ne manque de données. b Moyenne des moindres carrés selon un modèle d’analyse de covariance (ANCOVA), corrigée en fonction des valeurs initiales et du pays.
† Le risque général d’erreur de type I des comparaisons entre les traitements a été contrôlé par un processus de hiérarchisation des tests (tree-gatekeeping strategy).
Traitement d’association avec un iSGLT2, avec ou sans metformine Étude GBGE (AWARD-10) – Dans le cadre de cette étude à double insu et contrôlée par placebo d’une durée de 24 semaines, 423 patients ont été répartis au hasard pour recevoir TRULICITY (dulaglutide à 0,75 mg ou à 1,5 mg) une fois par semaine ou un placebo, en association avec un inhibiteur du cotransporteur sodium-glucose de type 2 (iSGLT2), avec (96 %) ou sans (4 %) metformine. Les iSGLT2 ont été utilisés conformément à leurs indications approuvées dans les pays pertinents. Les patients ont été répartis au hasard selon un rapport de 1:1:1 pour recevoir TRULICITY à 0,75 mg, TRULICITY à 1,5 mg ou un placebo, et stratifiés en fonction du taux initial d’HbA1c (≤ 8,0 % [64 mmol/mol], > 8,0 % [64 mmol/mol]), de la dose d’iSGLT2 (« faible » ou « élevée ») et de l’utilisation de metformine (« oui » ou « non »).
Le principal objectif de l’étude était de déterminer la supériorité du dulaglutide (à 0,75 mg ou à 1,5 mg une fois par semaine), comparativement au placebo, sur le plan de la réduction du taux d’HbA1c après 24 semaines par rapport au taux initial, chez des patients atteints de diabète de type 2 présentant une maîtrise glycémique insuffisante, objectivée par un taux d’HbA1c de 7 à 9,5 %, dans le cadre d’un traitement d’association comprenant un iSGLT2, avec ou sans metformine.
Après 24 semaines de traitement, TRULICITY, aux doses de 0,75 mg et de 1,5 mg, a produit une diminution plus marquée et statistiquement significative du taux d’HbA1c par rapport au taux initial comparativement au placebo, chacun en association avec un iSGLT2, avec ou sans metformine (tableau 7).
Tableau 7 : Résultats après 24 semaines pour TRULICITY comparativement à un placebo, en traitement d’appoint à un iSGLT2, avec ou sans metforminea
| TRULICITY | Placebo + iSGLT2 ± MET | ||
0,75 mg + iSGLT2 ± MET | 1,5 mg + iSGLT2 ± MET | ||
| Population de patients (n) en intention de traiter | 141 | 142 | 140 |
| Taux d’HbA1c (%) (moyenne) | |||
| Taux initial d’HbA1c | 8,0 | 8,0 | 8,1 |
| Variation par rapport aux valeurs initialesb | -1,2 | -1,3 | -0,5 |
| Différence par rapport au placebob (IC à 95 %) | -0,7 (-0,8, -0,5)†† | -0,8 (-1,0, -0,6)†† | - |
| Pourcentage de patients ayant un taux d’HbA1c < 7,0 %c | 58†† | 67†† | 31 |
| Glycémie sérique à jeun (mmol/L) (moyenne) | |||
| Valeurs initiales | 8,99 | 8,91 | 8,50 |
| Variation par rapport aux valeurs initiales (moyenne ajustée)b | -1,40 | -1,67†† | -0,37 |
| Poids corporel (kg) (moyenne) | |||
| Valeurs initiales | 91,1 | 92,9 | 90,5 |
| Variation par rapport aux valeurs initiales (moyenne ajustée)b | -2,8 | -3,2† | -2,3 |
| Glycémie postprandiale (mmol/L) (moyenne) | |||
| Valeurs initiales | 10,34 | 10,16 | 10,36 |
| Variation par rapport aux valeurs initiales (moyenne ajustée)b | -1,94 | -2,22 | -0,92 |
Abréviations : HbA1c = hémoglobine glyquée; IC = intervalle de confiance; MET = metformine; iSGLT2 = inhibiteur du cotransporteur sodium-glucose de type 2.
a Au sein de la population en intention de traiter, à la 24e semaine, les résultats au regard du paramètre principal d’évaluation de l’efficacité étaient manquants chez 3,5 %, 5,6 % et 2,9 % des patients recevant TRULICITY à 0,75 mg, TRULICITY à 1,5 mg et le placebo, respectivement.
b Moyenne des moindres carrés corrigée en fonction des valeurs initiales et d’autres facteurs de stratification.
Toutes les valeurs, y compris les données obtenues après un traitement de secours, ont été utilisées dans les analyses. L’imputation multiple au placebo, tenant compte des valeurs initiales et des valeurs à la 24e semaine au sein du groupe placebo, a permis d’établir un modèle d’élimination de l’effet du traitement applicable aux patients chez qui des valeurs étaient manquantes à la 24e semaine (taux d’HbA1c, glycémie à jeun, poids corporel et glycémie postprandiale).
c Les patients chez qui les données sur les taux d’Hba1c étaient manquantes à la 24e semaine étaient considérés comme des sujets ne répondant pas au traitement.
†† p < 0,001, † p < 0,05 pour la supériorité de TRULICITY comparativement au placebo. Le risque général d’erreur de type I a été contrôlé par un processus de tests graphiques.
Traitement d’association avec l’insuline lispro, avec ou sans metformine Étude GBDD (AWARD-4) – Dans le cadre de cette étude comparative d’une durée de 52 semaines menée sans insu (à double insu en ce qui concerne l’assignation de la dose de TRULICITY), 884 patients prenant de l’insuline à raison de 1 ou 2 injections par jour, seule ou avec un antihyperglycémiant oral, ont été recrutés. La répartition aléatoire a été réalisée après une phase préparatoire de neuf semaines. Au cours des deux premières semaines de cette phase, les patients ont continué leur insulinothérapie, mais pouvaient commencer à prendre de la metformine ou, s’ils en prenaient déjà, augmenter leur dose, à la discrétion de l’investigateur; les sept semaines suivantes ont permis de stabiliser la glycémie avant la répartition aléatoire. Au moment de la répartition aléatoire, les patients ont interrompu leur insulinothérapie existante pour recevoir TRULICITY (dulaglutide à 0,75 mg ou à 1,5 mg) une fois par semaine ou de l’insuline glargine une fois par jour, en association avec de l’insuline prandiale lispro trois fois par jour, avec ou sans metformine. La dose d’insuline lispro a été ajustée dans les deux groupes, selon la glycémie préprandiale et la glycémie au coucher, et la dose d’insuline glargine a été ajustée selon une valeur cible de glycémie à jeun < 5,6 mmol/L. L’étude visait principalement à démontrer la non-infériorité du dulaglutide à 1,5 mg une fois par semaine par rapport à l’insuline glargine, en association avec de l’insuline prandiale lispro, relativement à la réduction du taux d’HbA1c après 26 semaines de traitement, avec une marge de non-infériorité de 0,4 %. Seulement 35,8 % des patients sous insuline glargine ont atteint la valeur cible de glycémie à jeun.
Après 26 semaines, TRULICITY à 1,5 mg s’est révélé non inférieur à l’insuline glargine relativement à la variation du taux d’HbA1c initial. TRULICITY à 0,75 mg s’est également révélé non inférieur à l’insuline glargine (tableau 8). La dose quotidienne totale moyenne d’insuline lispro après 26 semaines était de 67,8 unités, de 96,7 unités et de 93,2 unités dans les groupes sous insuline glargine, TRULICITY à 0,75 mg et TRULICITY à 1,5 mg, respectivement. Les différences observées dans les doses quotidiennes totales d’insuline lispro selon les comparaisons par paires avec l’insuline glargine étaient significativement plus élevées sur le plan statistique pour les deux doses de TRULICITY.
Tableau 8 : Résultats après 26 semaines pour TRULICITY et l’insuline glargine, en association avec de l’insuline lisproa, avec ou sans metformine
| Après 26 semaines | |||
| TRULICITY | Insuline glargine + insuline lispro ± MET | ||
| 0,75 mg + insuline lispro ± MET | 1,5 mg + insuline lispro ± MET | ||
| Population de patients (n) en intention de traiter | 293 | 295 | 296 |
| Taux d’HbA1c (%) (moyenne) | |||
| Taux initial d’HbA1c | 8,4 | 8,5 | 8,5 |
| Variation par rapport aux valeurs initiales (moyenne ajustée)b | -1,6 | -1,6 | -1,4 |
| Différence par rapport au volet insuline glargine + insuline lispro (moyenne ajustée)b | -0,2 (-0,3, -0,0) | -0,2 (-0,4, -0,1) | - |
| (IC à 95 %) | |||
| Valeur p (non-infériorité)† | < 0,001 | < 0,001 | |
| Pourcentage de patients ayant un taux d’HbA1c < 7,0 % | 69 | 68 | 57 |
| Glycémie sérique à jeun (mmol/L) (moyenne) | |||
| Valeurs initiales | 8,34 | 8,73 | 8,56 |
| Variation par rapport aux valeurs initiales (moyenne ajustée) | 0,22 | -0,27 | -1,58 |
| Poids corporel (kg) (moyenne) | |||
| Valeurs initiales | 91,7 | 91,0 | 90,8 |
| Variation par rapport aux valeurs initiales (moyenne ajustée) | 0,2 | -0,9 | 2,3 |
| Glycémie postprandiale (mmol/L) (moyenne) | |||
| Valeurs initiales | 11,18 | 11,22 | 11,40 |
| Variation par rapport aux valeurs initiales (moyenne ajustée) | -4,12 | -4,23 | -3,87 |
a Population incluse dans l’analyse en intention de traiter fondée sur la dernière observation faite durant l’étude avant tout traitement de secours. Après 26 semaines, 8 %, 7 % et 7 % des sujets répartis au hasard pour recevoir TRULICITY à 0,75 mg, TRULICITY à 1,5 mg et l’insuline glargine, respectivement, avaient des données manquantes ou recevaient un traitement de secours; l’analyse a été fondée sur le report de la dernière observation recueillie avant le traitement de secours ou avant qu’il ne manque de données.
b Moyenne des moindres carrés selon un modèle d’analyse de covariance (ANCOVA), corrigée en fonction des valeurs initiales, du pays et de l’utilisation de la metformine.
† Le risque général d’erreur de type I des comparaisons entre les traitements a été contrôlé par un processus de hiérarchisation des tests (tree-gatekeeping strategy).
Traitement d’association avec l’insuline lispro chez des patients souffrant de néphropathie chronique modérée ou grave
Étude GBDX (AWARD-7) – Dans le cadre de cette étude à répartition aléatoire, avec comparateur actif et d’une durée de 52 semaines (évaluation du paramètre principal à 26 semaines) menée sans insu (à double insu en ce qui concerne l’assignation de la dose de TRULICITY), 577 patients atteints de diabète de type 2 et de néphropathie chronique modérée ou grave prenant de l’insuline seule ou avec des antihyperglycémiants oraux, avec ou sans pramlintide, ont été répartis au hasard pour recevoir TRULICITY (dulaglutide à 0,75 mg ou à 1,5 mg) une fois par semaine ou de l’insuline glargine à une dose ajustée au moment du coucher, chaque jour, en association avec de l’insuline lispro à une dose ajustée à prendre avant les repas.
La répartition aléatoire a été réalisée après une phase préparatoire de 13 semaines chez les patients qui prenaient des antihyperglycémiants oraux, avec ou sans pramlintide, et de l’insuline. Durant cette période, le traitement à base d’antihyperglycémiants oraux, avec ou sans pramlintide, a été arrêté et l’insulinothérapie initiale a été optimisée. La répartition aléatoire a été réalisée après une phase préparatoire de trois semaines chez les patients prenant de l’insuline uniquement. Durant cette période, l’insulinothérapie et les doses sont restées stables.
Les patients ont été stratifiés en vue de la répartition aléatoire, en fonction de la gravité de la néphropathie chronique (stade 3a, 3b ou 4) et d’un paramètre regroupant la macroalbuminurie et les caractéristiques géographiques. L’effectif complet a été contrôlé pour assurer un rapport de 2:1 de patients atteints de néphropathie chronique modérée (stade 3a ou 3b) ou de néphropathie chronique grave (stade 4), respectivement. Au total, 402 (70 %) et 175 (30 %) patients étaient atteints de néphropathie chronique modérée (stade 3a ou 3b) ou grave (stade 4), respectivement.
Au moment de la répartition aléatoire, les patients ont interrompu leur insulinothérapie existante pour recevoir TRULICITY à 0,75 mg ou TRULICITY à 1,5 mg une fois par semaine ou de l’insuline glargine une fois par jour, tous en association avec de l’insuline prandiale lispro. La dose initiale d’insuline glargine administrée après la répartition aléatoire était fondée sur la dose d’insuline basale prise auparavant. La dose d’insuline glargine pouvait être ajustée pour atteindre une glycémie à jeun cible ≤ 8,3 mmol/L. Les doses d’insuline lispro ont été ajustées selon une valeur cible de glycémie avant le dîner, avant le souper et au coucher ≤ 10,0 mmol/L.
Cette étude visait principalement à démontrer que l’effet de TRULICITY sur le taux d’HbA1c (variation par rapport aux valeurs initiales), dans le traitement des patients atteints de diabète de type 2 souffrant de néphropathie chronique modérée ou grave, était à tout le moins non inférieur à celui de l’insuline glargine après 26 semaines (marge de non-infériorité de 0,4 %).
Après 26 semaines, les traitements par TRULICITY à 0,75 mg et à 1,5 mg se sont révélés non inférieurs à l’insuline glargine relativement à la variation du taux d’HbA1c initial (tableau 9). La dose quotidienne totale moyenne d’insuline lispro après 26 semaines était de 37,4 unités, de 47,1 unités et de 39 unités dans les groupes sous insuline glargine, TRULICITY à 0,75 mg et TRULICITY à 1,5 mg, respectivement.
Tableau 9 : Résultats après 26 semaines pour TRULICITY et l’insuline glargine, en association avec de l’insuline lisproa, chez des patients souffrant de néphropathie chronique modérée à grave
| Après 26 semaines | |||
| TRULICITY | Insuline glargine + insuline lispro | ||
0,75 mg + insuline lispro | 1,5 mg + insuline lispro | ||
| Population de patients (n) en intention de traitera | 190 | 192 | 194 |
| Taux d’HbA1c (%) (moyenne) | |||
| Taux initial d’HbA1c | 8,6 | 8,6 | 8,6 |
| Variation par rapport aux valeurs initiales (moyenne ajustée)b | -0,9 | -1,0 | -1,0 |
| Différence par rapport au volet insuline glargine + insuline lispro (moyenne ajustée)b (IC à 95 %) | 0,0 (-0,2, 0,3) | -0,1 (-0,3, 0,2) | - |
| Valeur p (non-infériorité)† | < 0,001 | < 0,001 | - |
| Pourcentage de patients ayant un taux d’HbA1c < 7,0 % | 31 | 35 | 35 |
| Pourcentage de patients ayant un taux d’HbA1c < 8,0 % | 73 | 75 | 74 |
| Glycémie sérique à jeun (mmol/L) (moyenne) | |||
| Valeurs initiales | 9,28 | 8,91 | 9,42 |
| Variation par rapport aux valeurs initiales (moyenne ajustée) | 0,36 | 0,77 | -1,29 |
| Poids corporel (kg) (moyenne) | |||
| Valeurs initiales | 90,9 | 88,1 | 88,2 |
| Variation par rapport aux valeurs initiales (moyenne ajustée) | -1,1 | -2,0 | 1,9 |
| Glycémie postprandiale (mmol/L) (moyenne) | |||
| Valeurs initiales | 11,70 | 11,34 | 11,40 |
| Variation par rapport aux valeurs initiales (moyenne ajustée) | -2,60 | -2,69 | -2,73 |
Abréviations : HbA1c = hémoglobine glyquée; IC = intervalle de confiance.
a Tous les patients répartis au hasard ayant reçu au moins une dose de médicament à l’étude. Après 26 semaines,
12 %, 15 % et 9 % des sujets répartis au hasard pour recevoir TRULICITY à 0,75 mg, TRULICITY à 1,5 mg et l’insuline glargine, respectivement, avaient des données manquantes relativement au paramètre principal d’évaluation de l’efficacité.
b Moyenne des moindres carrés corrigée en fonction des valeurs initiales ou d’autres facteurs de stratification.
Toutes les valeurs ont été incluses dans les analyses, que le patient ait reçu ou non le médicament à l’étude et/ou un médicament de secours. L’imputation multiple, en fonction du groupe de traitement et de l’adhésion au traitement (oui, non), a été appliquée dans le cas des patients chez qui des valeurs étaient manquantes à la 26e semaine.
† Le risque général d’erreur de type I des comparaisons entre les traitements a été contrôlé par un processus de hiérarchisation des tests (tree-gatekeeping strategy).
Par rapport aux valeurs initiales, la glycémie sérique à jeun a augmenté de 0,36 mmol/L et de 0,77 mmol/L dans les groupes TRULICITY à 0,75 mg et TRULICITY à 1,5 mg, respectivement, comparativement à une diminution de 1,29 mmol/L dans le groupe insuline glargine.
Traitement d’appoint en association avec l’insuline glargine, avec ou sans metformine Étude GBDI (AWARD-9) – Dans le cadre de cette étude à double insu et à répartition aléatoire, contrôlée par placebo, avec groupes parallèles, d’une durée de 28 semaines, 300 patients prenant de l’insuline glargine depuis au moins 3 mois, seule ou avec un traitement stable par la metformine, ont été recrutés. La répartition aléatoire a été réalisée après une phase préparatoire de deux semaines chez les patients qui avaient besoin d’une hausse additionnelle de la dose d’insuline glargine selon l’algorithme TTT (treat-to-target). Les patients ont été répartis au hasard pour recevoir TRULICITY (dulaglutide à 1,5 mg) une fois par semaine ou le placebo apparié, une fois par semaine, en appoint à l’insuline glargine avec metformine [88 %] ou sans metformine [12 %]. Au moment de la répartition aléatoire, la dose initiale d’insuline glargine chez les patients dont le taux d’HbA1c était < 8,0 % a été réduite de 20 %. Après une période de stabilisation de quatre semaines, la dose d’insuline glargine a été ajustée graduellement en fonction d’une valeur cible de glycémie à jeun < 5,6 mmol/L. Le principal objectif de l’étude était de déterminer la supériorité de TRULICITY à 1,5 mg une fois par semaine, comparativement au placebo, en association avec une dose ajustée d’insuline glargine (insuline basale) avec ou sans metformine, sur le plan de la réduction du taux d’HbA1c après 28 semaines par rapport au taux initial.
Au moment de l’évaluation à 28 semaines, TRULICITY à 1,5 mg s’est révélé supérieur au placebo au chapitre de la variation du taux d’HbA1c par rapport au taux initial (p < 0,001) (tableau 10). Dans le groupe TRULICITY et le groupe placebo, 49,3 % et 37,9 % des patients ont atteint, respectivement, la valeur cible de la glycémie à jeun, soit une valeur < 5,6 mmol/L.
À la 28e semaine, la dose quotidienne moyenne d’insuline glargine (selon la méthode des moindres carrés) était de 51,4 unités pour le groupe TRULICITY et de 64,6 unités pour le groupe placebo. L’augmentation moyenne de la dose quotidienne d’insuline glargine par rapport à la dose initiale a été de 12,8 unités pour TRULICITY et de 25,9 unités pour le placebo.
Tableau 10 : Résultats d’une étude de 28 semaines comparant TRULICITY au placebo, en traitement d’appoint à l’insuline glargine (basale) (à une dose ajustée graduellement), avec ou sans metforminea
| Évaluation du paramètre principal à 28 semaines | ||
TRULICITY à 1,5 mg | Placebo | |
| Population de patients (n) en intention de traiter | 150 | 150 |
| Taux d’HbA1c (%) (moyenne) | ||
| Taux initial d’HbA1c | 8,4 | 8,3 |
| Variation par rapport aux valeurs initiales (moyenne ajustée)b | -1,4 | -0,7 |
| Différence par rapport au placebob (IC à 95 %) | -0,7 (-0,9, -0,5) | - |
| Valeur p (supériorité) | < 0,001 | |
| Pourcentage de patients ayant un taux d’HbA1c < 7,0 %c | 67 | 33 |
| Glycémie sérique à jeun (mmol/L) (moyenne) | ||
| Valeurs initiales | 8,71 | 8,68 |
| Variation par rapport aux valeurs initiales (moyenne ajustée)b | -2,44 | -1,68 |
| Poids corporel (kg) (moyenne) | ||
| Valeurs initiales | 93,3 | 92,6 |
| Variation par rapport aux valeurs initiales (moyenne ajustée)b | -1,3 | 0,8 |
| Glycémie postprandiale (mmol/L) (moyenne) | ||
| Valeurs initiales | 11,51 | 11,22 |
| Variation par rapport aux valeurs initiales (moyenne ajustée)b | -3,05 | -2,23 |
Abréviations : HbA1c = hémoglobine glyquée; IC = intervalle de confiance.
a Population incluse dans l’analyse en intention de traiter. À la 28e semaine, 12 % des patients du groupe placebo et 8 % des patients du groupe traité par le dulaglutide à 1,5 mg avaient des données manquantes. L’utilisation d’un traitement de secours n’était pas permise au cours de l’étude GBDI.
b Moyenne des moindres carrés selon un modèle d’analyse de covariance (ANCOVA), corrigée en fonction des valeurs initiales ou d’autres facteurs de stratification. L’imputation multiple au placebo, en tenant compte des valeurs initiales, a été utilisée pour établir un modèle d’élimination de l’effet du traitement chez les sujets pour lesquels les données étaient manquantes à la 28e semaine.
c Les patients pour lesquels les données sur les taux d’HbA1c étaient manquantes à la 28e semaine étaient considérés comme des non-répondants.
Utilisation chez des patients atteints de diabète de type 2 qui présentent de multiples facteurs de risque cardiovasculaire ou qui sont atteints d’une maladie cardiovasculaire établie
L’étude GBDJ (REWIND) était une étude multicentrique, multinationale, à double insu, à répartition aléatoire et contrôlée par placebo. Dans le cadre de cette étude, 9901 adultes atteints de diabète de type 2 et présentant des facteurs de risque cardiovasculaire multiples ou une maladie cardiovasculaire établie ont été répartis au hasard pour recevoir TRULICITY à 1,5 mg ou un placebo. La durée médiane du suivi a été de 5,4 ans. Le principal critère d’évaluation était le temps écoulé avant la première occurrence d’un des 3 événements cardiovasculaires majeurs (ECVM) suivants : décès d’origine cardiovasculaire, infarctus du myocarde non mortel et AVC non mortel. L’étude visait à évaluer si TRULICITY réduit les ECVM par rapport au placebo lorsqu’il est ajouté aux traitements de référence chez les patients atteints de diabète de type 2.
L’étude a recruté des sujets de 50 ans et plus qui étaient atteints de diabète de type 2, présentaient un taux d’HbA1c ≤ 9,5 % au moment de la présélection et soit étaient atteints d’une maladie cardiovasculaire établie soit n’étaient atteints d’aucune maladie cardiovasculaire établie, mais présentaient de multiples facteurs de risque cardiovasculaire. Les sujets dont la maladie cardiovasculaire établie a été confirmée (31,5 % des patients répartis au hasard) avaient des antécédents pour au moins un des problèmes de santé suivants : infarctus du myocarde; ischémie myocardique révélée par une épreuve d’effort ou par l’imagerie cardiaque; AVC ischémique; revascularisation des artères coronaires, carotides ou périphériques; angine instable; ou hospitalisation pour angine instable accompagnée par au moins un des facteurs suivants : modifications à l’ECG, ischémie myocardique à l’imagerie ou nécessité d’une intervention coronarienne percutanée. Les patients dont l’absence de maladie cardiovasculaire a été confirmée, mais qui présentaient de multiples facteurs de risque cardiovasculaire, comptaient pour 62,8 % de la population répartie au hasard de l’étude.
Au début de l’étude, les données démographiques et les caractéristiques médicales étaient équilibrées entre les groupes de traitements. L’âge moyen des sujets était de 66 ans; 46 % étaient des femmes; 76 % étaient de race blanche, 7 % de race noire et 4 % de race asiatique.
Le taux d’HbA1c médian au début de l’étude était de 7,2 %; pour la majorité des sujets, le taux d’HbA1c initial variait de 6,0 % à 8,9 % (10e au 90e percentile). La durée moyenne du diabète de type 2 était de 10,5 ans, et l’IMC médian était de 32,3 kg/m2.
Au début de l’étude, parmi les 9713 patients pour lesquels les données relatives au DFGe étaient disponibles, 50,5 % étaient atteints d’une insuffisance rénale légère (DFGe ≥ 60 à < 90 mL/min/1,73 m2), 21,6 % étaient atteints d’une insuffisance rénale modérée (DFGe ≥ 30 à < 60 mL/min/1,73 m2) et 1,1 % étaient atteints d’une insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2).
Au début de l’étude, 94,7 % des sujets prenaient un médicament antidiabétique, 10,5 % d’entre eux prenant au moins trois agents antidiabétiques. Les agents antidiabétiques les plus utilisés comme traitements de fond au début de l’étude étaient la metformine (81,2 %), les sulfonylurées (46,0 %) et l’insuline (23,9 %). Au début de l’étude, les maladies et facteurs de risque cardiovasculaires étaient traités par des inhibiteurs de l’ECA ou des antagonistes des récepteurs de l’angiotensine (81,5 %), des bêta-bloquants (45,6 %), des inhibiteurs calciques (34,4 %), des diurétiques (46,5 %), des statines (66,1 %) et des agents antithrombotiques (58,7 %), dont l’aspirine (51,7 %). Dans l’ensemble, les groupes dulaglutide et placebo étaient équilibrés en ce qui concerne les médicaments administrés en concomitance (médicaments antidiabétiques et cardiovasculaires comprenant des antihypertenseurs, des diurétiques, des agents hypolipidémiants et des inhibiteurs de l’agrégation plaquettaire). Au cours de l’étude, les chercheurs devaient modifier les agents antidiabétiques et cardiovasculaires pour atteindre les cibles thérapeutiques de référence en ce qui concerne la glycémie, les lipides et la tension artérielle et prendre en charge les patients se remettant d’un syndrome coronarien aigu ou d’un AVC conformément aux lignes directrices de traitement locales.
Le principal modèle d’analyse était un modèle de régression de risques proportionnels de Cox pour le temps écoulé avant la première occurrence d’un événement du paramètre principal, le traitement comme effet fixe étant calculé à partir de la population en intention de traiter (tous les sujets répartis au hasard).
TRULICITY a réduit de 12 % le risque d’ECVM par rapport au placebo (RRI : 0,88; IC à 95 % : 0,79 à 0,99) chez les personnes atteintes de diabète de type 2 qui présentent des facteurs de risque cardiovasculaire multiples ou une maladie cardiovasculaire établie (figure 6 et figure 7).
Figure 6 Courbe de Kaplan-Meier du temps écoulé avant la première occurrence
d’un ECVM lors de l’essai REWIND 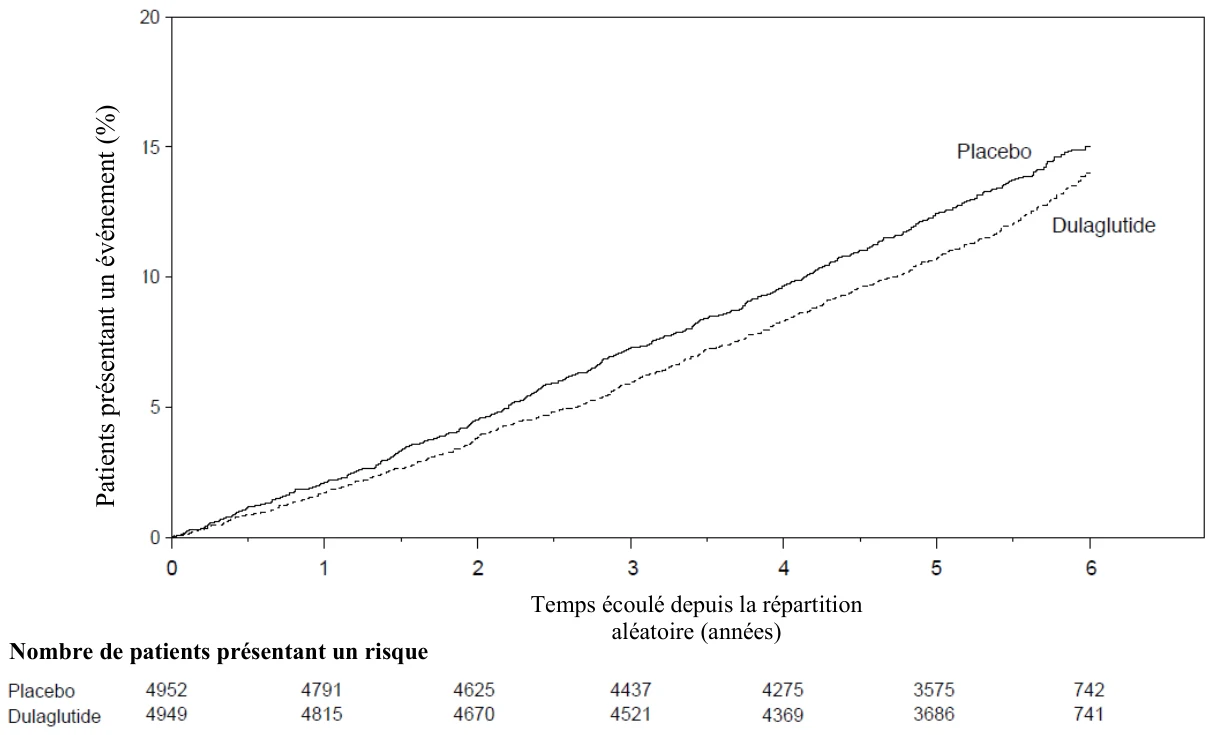
Temps écoulé depuis la répartition aléatoire (années) | ||
| Nombre de patients présentant un risque | ||
Figure 7 Effet du traitement sur les ECVM et sur les composantes individuelles lors de l’essai REWIND; durée médiane de la période d’observation de l’essai : 5,4 ansa
a Tous les patients répartis au hasard.
b Modèle de risques proportionnels de Cox, en utilisant le traitement comme facteur. Les erreurs de type 1 ont été contrôlées pour les critères d’évaluation principal et secondaires.
c p = 0,026 pour la supériorité (bilatérale).
d Nombre et pourcentage de patients ayant présenté des événements.
e Les résultats relatifs aux composantes du paramètre ECVM, aux accidents vasculaires cérébraux mortels ou non mortels et aux infarctus du myocarde mortels ou non mortels sont indiqués de façon descriptive aux fins de compréhension. Les IC n’ont pas été corrigés en fonction de la multiplicité.
Au 3e mois, la différence moyenne, calculée selon la méthode des moindres carrés, (IC à 95 %) du taux d’HbA1c entre TRULICITY et le placebo était de -0,82 % (-0,86 à -0,79). Au 60e mois, la différence moyenne, calculée selon la méthode des moindres carrés, (IC à 95 %) du taux d’HbA1c entre TRULICITY et le placebo était de -0,51 % (-0,57 à -0,45).
PHARMACOLOGIE DÉTAILLÉE
La molécule de dulaglutide est une protéine de fusion biosynthétique produite à partir de cultures de cellules de mammifères et est constituée de deux chaînes identiques liées par un pont disulfure, chacune renfermant une séquence de l’analogue du GLP-1 en position N-terminale ayant une liaison covalente avec un fragment de la chaîne (Fc) de l’IgG4 humaine modifiée grâce à un petit peptide de liaison.
Le dulaglutide a augmenté la sécrétion d’insuline de façon proportionnelle à la dose chez les rats et les singes dans le cadre d’épreuves d’hyperglycémie provoquée par voie intraveineuse. Le dulaglutide a aussi augmenté la sécrétion d’insuline à la suite de l’administration d’une dose unique et de plusieurs doses par voie sous-cutanée dans un modèle de perfusion de glucose par paliers.
TOXICOLOGIE
Toxicité de doses répétées
Le dulaglutide a été administré par injection sous-cutanée deux fois par semaine à des rats et à des singes cynomolgus à des doses atteignant 20 mg/kg de poids corporel (p.c.) (215 fois l’exposition humaine) et 10 mg/kg p.c. (490 fois l’exposition humaine), 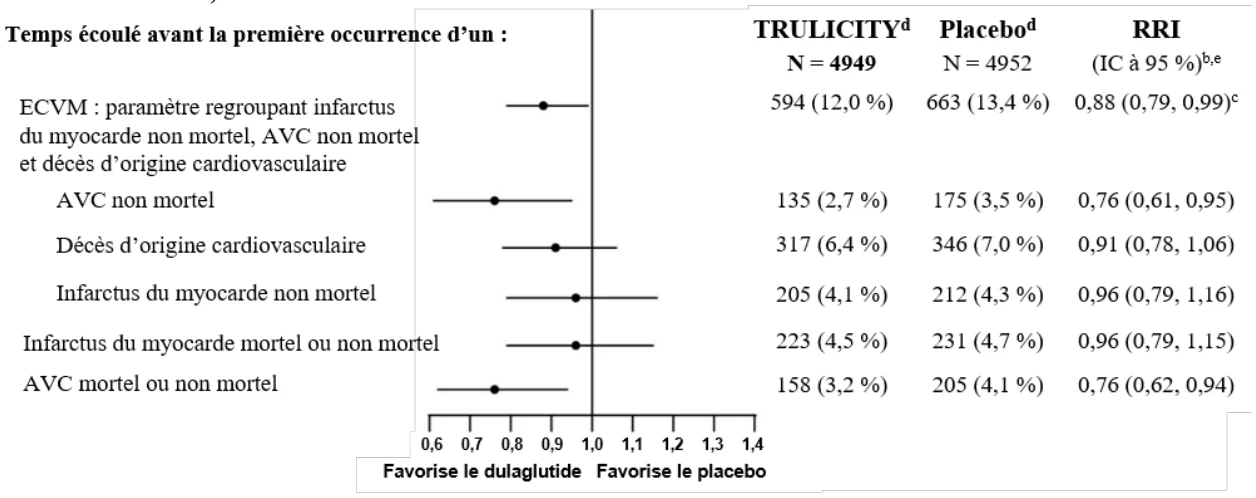 respectivement. Les premiers résultats étaient conformes à l’activité pharmacologique des agonistes des récepteurs du GLP-1 et comprenaient une baisse de la consommation d’aliments, des réductions passagères du gain de poids corporel et la présence de signes cliniques, notamment un pelage rugueux (rats), une déshydratation et des vomissements passagers (singes), une maigreur et une quantité réduite ou une absence de selles.
Cancérogénicité
Une étude de cancérogénicité d’une durée de deux ans a porté sur le dulaglutide administré à des doses de 0,05, de 0,5, de 1,5 et de 5,0 mg/kg p.c. par injection sous-cutanée, deux fois par semaine, à des rats mâles et femelles. Chez les rats des deux sexes, le dulaglutide à une dose ≥ 0,5 mg/kg p.c. a entraîné une augmentation de la fréquence des tumeurs des cellules C de la thyroïde (adénomes et/ou carcinomes), liée à la dose administrée et à la durée du traitement, comparativement aux animaux témoins. Une augmentation statistiquement significative des cas d’adénomes des cellules C a été observée chez les rats des deux sexes ayant reçu le dulaglutide à des doses ≥ 0,5 mg/kg p.c. Une augmentation du nombre de carcinomes des cellules C de la thyroïde s’est produite à une dose de 0,5 mg/kg p.c., et cette hausse a été considérée comme liée au traitement malgré l’absence de signification statistique.
Une étude de cancérogénicité d’une durée de six mois a porté sur le dulaglutide administré à des souris transgéniques rasH2 à des doses de 0,3, de 1,0 et de 3,0 mg/kg p.c. par injection sous-cutanée, deux fois par semaine. Le dulaglutide n’a pas causé d’augmentation de la fréquence des cas d’hyperplasie ou de néoplasie des cellules C de la thyroïde, peu importe la dose administrée.
La pertinence pour l’humain des cas de tumeurs des cellules C de la thyroïde observés chez les rats est inconnue et n’a pas pu être déterminée dans le cadre d’études cliniques ou non cliniques (voir l’encadré Mises en garde et précautions importantes et la section MISES EN GARDE ET PRÉCAUTIONS).
Mutagénicité
Aucune étude sur le potentiel mutagène du dulaglutide n’a été menée jusqu’à présent.
Toxicité sur le plan de la reproduction et du développement
Dans les études sur la fertilité et le développement embryonnaire précoce réalisées chez des rats mâles et femelles, le dulaglutide n’a été associé à aucun effet indésirable sur la morphologie des spermatozoïdes, l’accouplement, la fertilité, la conception et la survie embryonnaire à des doses atteignant 16,3 mg/kg p.c. Une augmentation du nombre de femelles présentant un diœstrus prolongé et un nombre moindre de corps jaunes, ce qui entraîne la diminution du nombre de sites de nidation et d’embryons viables, a été observée à des doses ≥ 4,89 mg/kg p.c. L’évaluation fœtale a révélé une diminution du poids corporel liée à la dose, une proportion plus élevée de portées ayant une ossification réduite du crâne et des arcs vertébraux, ainsi que l’absence d’ossification des sternèbres et de l’hyoïde à des doses ≥ 4,89 mg/kg p.c. Ces changements de l’ossification du squelette ont été considérés comme consécutifs à un poids fœtal réduit. Dans une étude sur la toxicité chez des ratons, le dulaglutide n’a pas eu d’effet manifeste sur les paramètres neurocomportementaux incluant l’activité motrice, le réflexe de sursaut auditif et l’évaluation de l’apprentissage et de la mémoire à la dose la plus élevée, soit 7 mg/kg (91 fois supérieure à la dose maximale recommandée chez l’humain [DMRH] selon l’aire sous la courbe [ASC]). Des variations des taux d’hormones endocrines intervenant dans la reproduction (hormone lutéinisante [LH], hormone de croissance [GH] et estrogènes) chez les mâles et les femelles, ainsi qu’une maturation sexuelle hâtive chez les femelles ont été observées à la dose 91 fois supérieure à la DMRH selon l’ASC. Le début apparemment précoce de la puberté chez les femelles est néanmoins demeuré à l’intérieur des limites de la normale pour cette lignée de rats et n’a été observé qu’à la dose 91 fois supérieure à la DMRH selon l’ASC. Conséquemment, cet effet n’a pas été jugé pertinent chez l’être humain compte tenu de la gamme posologique recommandée.
Autres études de toxicologie
Le dulaglutide a été administré à des rats Zucker obèses diabétiques (rats ZDF) à des doses de 0,5, de 1,5 ou de 5,0 mg/kg p.c., deux fois par semaine, par injections sous-cutanées. Des augmentations de 12 à 33 % du taux total d’amylase et du taux d’amylase pancréatique, mais non pas du taux de lipase, ont été observées à toutes les doses sans lien de corrélation avec une inflammation pancréatique microscopique chez les animaux. D’autres changements survenus dans le groupe d’animaux traités par le dulaglutide comprenaient la croissance de l’épithélium des canaux interlobulaires sans prolifération active des cellules canalaires (≥ 0,5 mg/kg p.c.), une atrophie acineuse accrue avec ou sans inflammation (≥ 1,5 mg/kg p.c.) et une inflammation neutrophilique des cellules acineuses du pancréas plus importante (5 mg/kg p.c.).
Le traitement de singes pendant 12 mois par le dulaglutide à une dose de 8,15 mg/kg p.c., deux fois par semaine, n’a montré aucun signe probant d’inflammation pancréatique ni de néoplasie pancréatique intraépithéliale. Chez 4 singes sur 19 recevant le traitement par le dulaglutide, une augmentation des cellules caliciformes dans les canaux pancréatiques a été observée, mais aucune différence par rapport au groupe témoin n’a été relevée au chapitre du taux total d’amylase ou de lipase à l’arrêt de l’étude. Aucune modification de la prolifération des cellules C de la thyroïde n’a été observée.