


Monographie de produit - Apo-Semaglutide Injection
1 Indications
APO-SEMAGLUTIDE INJECTION (sémaglutide injection), en une prise hebdomadaire, est indiqué dans le traitement des patients adultes atteints de diabète de type 2 afin d’améliorer la maîtrise de la glycémie, en association avec :
- un régime alimentaire et de l’exercice chez les patients à qui la metformine ne convient pas en raison d’une contre-indication ou d’une intolérance;
- la metformine, lorsque le régime alimentaire et l’exercice (en plus de la dose maximale tolérée de metformine) ne permettent pas de maîtriser adéquatement la glycémie;
la metformine et une sulfonylurée, lorsque le régime alimentaire et l’exercice
(en plus d’une bithérapie composée de metformine et d’une sulfonylurée) ne permettent pas de maîtriser adéquatement la glycémie;
- la metformine ou une sulfonylurée et un inhibiteur du cotransporteur sodium-glucose de type 2 (iSGLT2), lorsque le régime alimentaire et l’exercice (en plus de la metformine ou d’une sulfonylurée et d’un iSGLT2) ne permettent pas de maîtriser adéquatement la glycémie;
- une insuline basale et la metformine, lorsque le régime alimentaire et l’exercice (en plus d’une insuline basale et de la metformine) ne permettent pas de maîtriser adéquatement la glycémie (voir 14 Études cliniques).
L’utilisation de sémaglutide injection en association avec une insuline prandiale (à courte durée d’action) n’a pas fait l’objet d’études. APO-SEMAGLUTIDE INJECTION ne remplace pas l’insuline.
APO-SEMAGLUTIDE INJECTION ne doit pas être utilisé chez les patients atteints de diabète sucré de type 1 (auparavant appelé diabète insulino-dépendant ou DID) ni pour le traitement de l’acidocétose diabétique.
Voir 4 Posologie et administration pour obtenir des informations sur l’ajustement des doses des médicaments concomitants lors de l’ajout d’APO-SEMAGLUTIDE INJECTION au schéma thérapeutique.
1.1 Pédiatrie
Enfants (< 18 ans) : l’innocuité et l’efficacité de sémaglutide injection n’ont pas été étudiées chez les enfants. L’utilisation d’APO-SEMAGLUTIDE INJECTION n’est pas indiquée chez les enfants.
1.2 Gériatrie
Gériatrie (> 65 ans) : sémaglutide injection a fait l’objet d’études chez un nombre limité de patients âgés de 75 ans ou plus.
2 Contre-indications
- APO-SEMAGLUTIDE INJECTION est contre-indiqué chez les patients ayant des antécédents personnels ou familiaux de carcinome médullaire de la thyroïde et chez les patients atteints d’une néoplasie endocrinienne multiple de type 2. Voir 7 Mises en garde et précautions.
- APO-SEMAGLUTIDE INJECTION est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients du produit. Voir 7 Mises en garde et précautions.
- APO-SEMAGLUTIDE INJECTION ne doit pas être utilisé pendant la grossesse ou l’allaitement.
3 Encadré sur les mises en garde et précautions importantes
4 Posologie et administration
4.1 Considérations posologiques
APO-SEMAGLUTIDE INJECTION doit être administré une fois par semaine, à tout moment de la journée, avec ou sans repas. APO-SEMAGLUTIDE INJECTION ne doit pas être administré tous les jours.
Le jour de l’administration hebdomadaire peut être changé au besoin, pourvu qu’il y ait un intervalle d’au moins 2 jours (> 48 heures) entre les doses.
APO-SEMAGLUTIDE INJECTION peut être utilisé en monothérapie lorsque la metformine n’est pas tolérée ou est contre-indiquée, ou en association avec un ou plusieurs antidiabétiques (metformine, sulfonylurée [SU], insuline basale, iSGLT2). APO-SEMAGLUTIDE INJECTION ne doit pas être administré en association avec d’autres analogues du GLP-1. Son utilisation en concomitance avec des inhibiteurs de la DPP-4 n’a pas été étudiée.
Risque de tumeurs des cellules C de la thyroïde
- Le sémaglutide provoque des tumeurs des cellules C de la thyroïde de façon proportionnelle au traitement, à des expositions cliniquement pertinentes, chez des rats et des souris des deux sexes (voir 16 Toxicologie non clinique). On ignore si le sémaglutide peut causer des tumeurs des cellules C de la thyroïde, y compris des carcinomes médullaires de la thyroïde, chez l’humain, car les études cliniques et non cliniques n’ont pas permis d’exclure la pertinence chez l’humain.
- APO-SEMAGLUTIDE INJECTION est contre-indiqué chez les patients ayant des antécédents personnels ou familiaux de carcinome médullaire de la thyroïde et chez les patients atteints d’une néoplasie endocrinienne multiple de type 2. On ignore si la surveillance du taux sérique de calcitonine ou une échographie thyroïdienne réduira le risque de tumeurs des cellules C de la thyroïde chez l’humain. On doit informer les patients du risque de tumeurs de la thyroïde et les renseigner sur leurs symptômes (voir 2 Contre-indications, 7 Mises en garde et précautions, 8 Effets indésirables et 16 Toxicologie non clinique).
Lorsqu’APO-SEMAGLUTIDE INJECTION est ajouté à un traitement existant par la metformine, la dose actuelle de metformine peut demeurer telle quelle.
On a observé un risque accru d’hypoglycémie lorsque sémaglutide injection était utilisé en concomitance avec une SU ou une insuline basale. Lorsqu’APO-SEMAGLUTIDE INJECTION est ajouté à un traitement existant par une sulfonylurée ou de l’insuline, on doit envisager une diminution de la dose de la sulfonylurée ou d’insuline afin de réduire le risque d’hypoglycémie. Au cours des essais cliniques, on a diminué la dose d’insuline de 20 % au début du traitement par sémaglutide injection. Voir 7 Mises en garde et précautions.
4.2 Posologie recommandée et ajustement posologique
La dose initiale recommandée d’APO-SEMAGLUTIDE INJECTION est de 0,25 mg une fois par semaine. APO-SEMAGLUTIDE INJECTION à 0,25 mg n’est pas une dose thérapeutique. Après 4 semaines, la dose doit être augmentée à 0,5 mg une fois par semaine. Si la glycémie n’est pas encore maîtrisée après 4 semaines, la dose peut être augmentée à 1 mg une fois par semaine afin d’améliorer la maîtrise de la glycémie. Si la glycémie n’est pas encore maîtrisée après 4 semaines, la dose peut être augmentée à 2 mg une fois par semaine. La dose maximale recommandée est de 2 mg une fois par semaine. Il faudra un autre produit pour atteindre une dose hebdomadaire de 2 mg.
Personnes âgées (≥ 65 ans)
Selon la modélisation pharmacocinétique de population, aucune modification posologique n’est nécessaire en fonction de l’âge. Voir 10 Pharmacologie clinique.
Enfants (< 18 ans)
L’efficacité et l’innocuité de sémaglutide injection n’ont pas été étudiées chez les sujets âgés de moins de 18 ans. APO-SEMAGLUTIDE INJECTION n’est pas indiqué chez les enfants.
Posologie chez les patients atteints d’insuffisance rénale
Aucune modification posologique n’est nécessaire chez les patients atteints d’insuffisance rénale. L’utilisation d’APO-SEMAGLUTIDE INJECTION n’est pas recommandée chez les patients atteints d’insuffisance rénale terminale (voir 7 Mises en garde et précautions et 10.3 Pharmacocinétique).
Patients atteints d’insuffisance hépatique
L’innocuité et l’efficacité de sémaglutide injection n’ont pas été étudiées chez les patients atteints d’insuffisance hépatique. Par conséquent, APO-SEMAGLUTIDE INJECTION doit être utilisé avec prudence chez ces patients (voir 10.3 Pharmacocinétique).
4.4 Administration
APO-SEMAGLUTIDE INJECTION doit être injecté par voie sous-cutanée dans l’abdomen, la cuisse ou la partie supérieure du bras. Il est possible de changer le point d’injection sans devoir modifier la dose.
Inspecter visuellement APO-SEMAGLUTIDE INJECTION avant son utilisation. La solution doit être limpide et incolore. Ne pas utiliser APO-SEMAGLUTIDE INJECTION en présence de particules ou d’une coloration.
Lorsqu’APO-SEMAGLUTIDE INJECTION est utilisé avec de l’insuline, on doit aviser les patients d’administrer les injections séparément et de ne jamais mélanger les produits.
Il est possible d’injecter APO-SEMAGLUTIDE INJECTION et l’insuline dans la même région du corps, mais les injections ne doivent pas être adjacentes l’une à l’autre. Changer de point d’injection à chaque dose. Ne pas utiliser le même point pour chaque injection. APO-SEMAGLUTIDE INJECTION ne doit pas être administré par voie intraveineuse ou intramusculaire.
4.5 Dose oubliée
Si une dose est oubliée, elle doit être administrée dès que possible dans les 5 jours qui suivent. Si plus de 5 jours se sont écoulés, la dose oubliée doit être omise et la dose suivante doit être administrée selon l’horaire habituel. Dans chaque cas, les patients peuvent poursuivre leur schéma posologique hebdomadaire habituel.
5 Surdose
Dans le cadre d’essais cliniques, des surdoses ont été signalées avec des doses uniques allant jusqu’à 4 mg et des doses hebdomadaires allant jusqu’à 4 mg. L’événement indésirable le plus fréquemment signalé était les nausées. Tous les patients se sont rétablis sans complication.
Il n’existe aucun antidote spécifique en cas de surdose d’APO-SEMAGLUTIDE INJECTION. En cas de surdose, un traitement de soutien approprié, adapté aux signes cliniques et aux symptômes du patient, doit être instauré. Une période d’observation prolongée et un traitement peuvent être nécessaires pour ces symptômes, compte tenu de la longue demi-vie de sémaglutide injection (environ 1 semaine).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Forme posologique/ concentration/ composition | Ingrédients non médicinaux |
| Sous-cutanée | Injectable, 0,68 mg/mL ou 1,34 mg/mL | Eau pour injection, phénol, phosphate disodique dihydraté, propylène glycol. De l’acide chlorhydrique ou de l’hydroxyde de sodium peuvent être ajoutés pour ajuster le pH. |
Pour obtenir l'information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
APO-SEMAGLUTIDE INJECTION est disponible dans un stylo multidose prérempli jetable qui contient la solution médicamenteuse, le sémaglutide, dans une cartouche de 3 mL.
Chaque mL de solution APO-SEMAGLUTIDE INJECTION contient 0,68 mg ou1,34 mg de sémaglutide et les ingrédients non médicinaux suivants : phosphate disodique dihydraté, propylène glycol, phénol et eau pour injection. De l’acide chlorhydrique ou de l’hydroxyde de sodium peuvent être ajoutés pour ajuster le pH. APO-SEMAGLUTIDE INJECTION est une solution limpide et incolore dont le pH est de 7,4.
L’emballage primaire contient une cartouche en verre (de type I) de 3 mL munie à une extrémité d’un piston en caoutchouc (bromobutyle) et à l’autre d’un capuchon en aluminium avec un disque en caoutchouc (bromobutyle/polyisoprène) inséré. La cartouche est assemblée dans un stylo multidose prérempli jetable. Il existe deux variantes du stylo multidose prérempli pour APO-SEMAGLUTIDE INJECTION.
Le stylo APO-SEMAGLUTIDE INJECTION permettant d’injecter des doses de 0,25 mg ou de 0,5 mg contient 3 mL de solution, ce qui équivaut à 2 mg de sémaglutide. Le stylo APO-SEMAGLUTIDE INJECTION permettant d’injecter des doses de 1 mg contient 3 mL de solution, ce qui équivaut à 4 mg de sémaglutide.
Les patients ne doivent en aucun temps administrer le volume entier du stylo.
L’emballage d’APO-SEMAGLUTIDE INJECTION contient des aiguilles jetables.
Formats :
Boîte de 1 stylo
- Le stylo permet d’injecter des doses de 0,25 mg ou de 0,5 mg.
- 6 aiguilles jetables.
- Le produit doit être utilisé pour l’augmentation progressive de la dose et le traitement d’entretien à une dose de 0,5 mg.
Boîte de 1 stylo
- Le stylo permet d’injecter des doses de 1 mg.
- 4 aiguilles jetables.
- Le produit doit être utilisé pour le traitement d’entretien à une dose de 1 mg uniquement.
7 Mises en garde et précautions
Veuillez consulter l’encadré « Mises en garde et précautions importantes » au début de la Partie 1 : Renseignements destinés aux professionnels de la santé.
Généralités
APO-SEMAGLUTIDE INJECTION ne doit pas être administré aux patients atteints de diabète sucré de type 1 ni être utilisé dans le traitement de l’acidocétose diabétique.
APO-SEMAGLUTIDE INJECTION ne doit pas être administré par voie intramusculaire.
Cancérogenèse et génotoxicité
Risque de tumeurs des cellules C de la thyroïde
Le sémaglutide a entraîné une augmentation de l’incidence des tumeurs des cellules C de la thyroïde (adénomes et carcinomes) de façon proportionnelle à la durée du traitement chez des souris et des rats, après des expositions plasmatiques à vie cliniquement pertinentes (voir 16 Toxicologie non clinique). On ignore si le sémaglutide peut causer des tumeurs des cellules C de la thyroïde, y compris des carcinomes médullaires de la thyroïde, chez l’humain, car les études n’ont pas permis de déterminer la pertinence chez l’humain. Les tumeurs des cellules C de la thyroïde chez les rongeurs sont un effet connu de la classe des agonistes des récepteurs du GLP-1.
Dans les essais cliniques, aucun cas de carcinome médullaire de la thyroïde n’a été observé chez les patients traités par sémaglutide injection.
On doit informer les patients du risque possible de carcinome médullaire de la thyroïde associé à l’utilisation d’APO-SEMAGLUTIDE INJECTION et des symptômes des tumeurs de la thyroïde (p. ex. masse dans le cou, dysphagie, dyspnée, enrouement persistant).
On ignore si la surveillance du taux sérique de calcitonine ou une échographie thyroïdienne réduira le risque possible de carcinome médullaire de la thyroïde. De plus, une telle surveillance risque d’augmenter le nombre d’interventions inutiles en raison de la faible spécificité du test pour la calcitonine sérique et de la fréquence élevée d’antécédents de maladies thyroïdiennes. Les patients chez qui des nodules thyroïdiens ont été décelés (lors d’un examen physique ou d’imagerie du cou réalisé pour d’autres raisons) doivent être orientés vers un endocrinologue afin de faire l’objet d’évaluations plus approfondies. Bien que l’utilité d’une surveillance régulière du taux sérique de calcitonine chez les patients traités par APO-SEMAGLUTIDE INJECTION soit incertaine, on doit orienter ces patients vers un endocrinologue qui procédera à des évaluations plus approfondies en présence d’un taux sérique de calcitonine élevé (voir 8.2 Effets indésirables observés au cours des études cliniques).
APO-SEMAGLUTIDE INJECTION est contre-indiqué chez les patients ayant des antécédents personnels ou familiaux de carcinome médullaire de la thyroïde et chez les patients atteints d’une néoplasie endocrinienne multiple de type 2.
Appareil cardiovasculaire
Augmentation de la fréquence cardiaque
Sémaglutide injection entraîne une augmentation de la fréquence cardiaque (voir 10 Pharmacologie clinique). On doit faire preuve de prudence chez les patients qui présentent des affections cardiaques pouvant être aggravées par une augmentation de la fréquence cardiaque, comme les tachyarythmies (voir 9 Interactions médicamenteuses).
Allongement de l’intervalle PR
Sémaglutide injection entraîne un allongement de l’intervalle PR observé au moyen d’un électrocardiogramme (ECG) (voir 10 Pharmacologie clinique). On doit faire preuve de prudence chez les patients présentant des anomalies préexistantes du système de conduction (p. ex. bloc auriculo-ventriculaire [AV] du premier degré marqué ou bloc AV du deuxième ou troisième degré) ou des antécédents de troubles du rythme cardiaque (p. ex. tachyarythmies).
Population non étudiée
On ne dispose d’aucune expérience thérapeutique chez les patients atteints d’insuffisance cardiaque congestive de classe IV selon la New York Heart Association (NYHA).
Conduite et utilisation de machines
Sémaglutide injection a un effet faible, voire nul, sur la capacité à conduire des véhicules ou à utiliser des machines. Lorsque le médicament est administré en concomitance avec une sulfonylurée ou de l’insuline, on doit aviser les patients de prendre des précautions pour éviter une hypoglycémie pendant qu’ils conduisent un véhicule ou utilisent des machines.
Des étourdissements peuvent survenir initialement durant l’augmentation progressive de la dose. Il faut éviter de conduire un véhicule ou d’utiliser des machines en cas d’étourdissements.
Système endocrinien et métabolisme
Hypoglycémie lors de l’utilisation concomitante de sécrétagogues de l’insuline ou d’insuline Les patients recevant APO-SEMAGLUTIDE INJECTION en concomitance avec une sulfonylurée ou une insuline basale peuvent présenter un risque accru d’hypoglycémie. On peut réduire le risque d’hypoglycémie en diminuant la dose de la sulfonylurée (ou des autres sécrétagogues de l’insuline administrés en concomitance) ou de l’insuline au moment de l’instauration du traitement par APO-SEMAGLUTIDE INJECTION. Voir 4 Posologie et administration et 8 Effets indésirables.
Autres incrétines
L’utilisation de sémaglutide injection en concomitance avec d’autres analogues du GLP-1 et des inhibiteurs de la DPP-4 n’a pas été étudiée. On ignore si l’utilisation concomitante de médicaments ayant recours à des voies semblables a une incidence sur l’efficacité et l’innocuité de sémaglutide injection.
Appareil digestif
L’utilisation d’agonistes du récepteur du GLP-1 peut être associée à une maladie gastro- intestinale grave (iléus) (voir 8.5 Effets indésirables observés après la commercialisation).
Des événements de vidange gastrique retardée, de dysgueusie, d’occlusion intestinale et d’iléus ont été signalés à une fréquence inconnue dans la base de données des événements observés après la mise en marché.
Patients atteints de gastroparésie
Les patients atteints de gastroparésie traités par le sémaglutide peuvent présenter des effets indésirables gastro-intestinaux plus graves ou plus sévères. Le sémaglutide doit être utilisé avec prudence chez ces patients.
Fonctions hépatique, biliaire et pancréatique
Pancréatite
Des cas de pancréatite aiguë ont été observés durant l’utilisation d’agonistes des récepteurs du GLP-1. Dans le cadre des essais portant sur la maîtrise de la glycémie (voir le tableau 3), une pancréatite aiguë a été confirmée par décision chez 7 patients traités par sémaglutide injection (0,3 cas par 100 années-patients) et chez 3 patients recevant un autre agoniste des récepteurs du GLP-1 (0,2 cas par 100 années-patients); aucun cas n’a été observé chez les patients recevant le placebo ou un médicament d’une autre classe. Un cas de pancréatite chronique a été confirmé chez un patient traité par sémaglutide injection. Dans le cadre d’un essai de 2 ans (SUSTAIN 6), une pancréatite aiguë a été confirmée par décision chez 8 patients traités par sémaglutide injection (0,27 cas par 100 années-patients d’observation) et chez 10 patients recevant le placebo (0,33 cas par 100 années-patients d’observation); dans les deux groupes, un traitement de référence était administré. Aucun cas de pancréatite chronique n’a été observé.
Les patients doivent être informés des symptômes caractéristiques d’une pancréatite aiguë. Après l’instauration d’un traitement par APO-SEMAGLUTIDE INJECTION, il faut surveiller l’apparition de signes et de symptômes de pancréatite chez les patients. Le traitement par APO-SEMAGLUTIDE INJECTION doit être interrompu si on soupçonne une pancréatite; si la pancréatite est confirmée, le traitement par APO-SEMAGLUTIDE INJECTION ne doit pas être repris. On doit envisager d’autres traitements antidiabétiques qu’APO-SEMAGLUTIDE INJECTION chez les patients ayant des antécédents de pancréatite.
Maladie aiguë de la vésicule biliaire
Des troubles aigus de la vésicule biliaire, tels qu’une cholélithiase ou une cholécystite, ont été signalés dans le cadre d’essais portant sur des agonistes du récepteur du GLP-1 et depuis la commercialisation des produits (voir 8 Effets indésirables). Si l’on soupçonne une cholélithiase ou une cholécystite, il convient d’examiner la vésicule biliaire et d’effectuer un suivi clinique approprié.
Système immunitaire
Hypersensibilité
Des réactions d’hypersensibilité graves, y compris l’anaphylaxie, peuvent survenir avec tout agoniste des récepteurs du GLP-1, dont APO-SEMAGLUTIDE INJECTION. En cas de réaction d’hypersensibilité, le patient doit interrompre le traitement par APO-SEMAGLUTIDE INJECTION et consulter immédiatement un professionnel de la santé. Ne pas utiliser chez les patients présentant des antécédents d’hypersensibilité au sémaglutide injection. La prudence est recommandée chez les patients ayant des antécédents d’œdème de Quincke ou d’anaphylaxie avec un autre agoniste des récepteurs du GLP-1, car on ignore si ces patients sont prédisposés à l’anaphylaxie avec APO-SEMAGLUTIDE INJECTION.
Surveillance et examens de laboratoire
Il n’est pas nécessaire d’effectuer une autosurveillance régulière de la glycémie pour ajuster la dose d’APO-SEMAGLUTIDE INJECTION. En revanche, au moment de l’instauration du traitement par APO-SEMAGLUTIDE INJECTION en association avec une sulfonylurée ou de l’insuline, l’autosurveillance de la glycémie peut être nécessaire pour diminuer la dose de la sulfonylurée ou d’insuline et ainsi réduire le risque d’hypoglycémie.
Les patients doivent toutefois être informés du fait qu’il convient de surveiller la réponse à tout traitement antidiabétique à l’aide de mesures périodiques du taux d’HbA1c, dans le but de rapprocher ce taux de la normale. Le taux d’HbA1c est particulièrement utile pour évaluer la maîtrise à long terme de la glycémie.
Fonction visuelle
Complications liées à une rétinopathie diabétique
Dans le cadre d’un essai de 2 ans mené auprès de patients atteints de diabète de type 2 et présentant un risque cardiovasculaire élevé, davantage de complications liées à une rétinopathie diabétique sont survenues chez les patients traités par sémaglutide injection (3,0 %) par rapport à chez ceux sous placebo (1,8 %). L’augmentation absolue du risque de complications liées à une rétinopathie diabétique était plus importante chez les patients présentant des antécédents de rétinopathie diabétique au départ comparativement aux patients sans antécédents connus de rétinopathie diabétique.
Une amélioration rapide de la maîtrise de la glycémie a été associée à une aggravation temporaire de la rétinopathie diabétique. La maîtrise à long terme de la glycémie peut diminuer le risque de rétinopathie diabétique. On doit surveiller les patients ayant des antécédents de rétinopathie diabétique afin d’évaluer la progression de la rétinopathie diabétique.
Neuropathie optique ischémique antérieure non artéritique (NOIA-NA) Les données provenant d’études épidémiologiques pourraient indiquer un risque accru de neuropathie optique ischémique antérieure non artéritique (NOIA-NA), survenant à une fréquence très rare pendant le traitement par le sémaglutide. Aucun délai n’a été identifié quant au moment où une NOIA-NA pourrait se développer après le début du traitement. Les patients signalant une perte soudaine de la vision (y compris une perte partielle) doivent ètres dirigés en urgence vers un examen ophtalmologique, et le traitement par le sémaglutide doit être interrompu si une NOIA-NA est confirmée.
Considérations périopératoires
Aspiration associée à une anesthésie générale ou à une sédation
APO-SEMAGLUTIDE INJECTION retarde la vidange gastrique. Des cas d’spiration pulmonaire ont été rapportés chez des patients recevant des agonistes du récepteur du GLP-1 et subissant une anesthésie générale ou une sédation. Il convient d’en tenir compte avant de procéder à de telles interventions.
Fonction rénale
Insuffisance rénale
L’utilisation d’agonistes des récepteurs du GLP-1 peut être associée à des effets indésirables gastro-intestinaux. Il convient d’en tenir compte dans le traitement des patients présentant une insuffisance rénale, étant donné que les nausées, les vomissements et la diarrhée peuvent entraîner une déshydratation, qui pourrait causer une détérioration de la fonction rénale. On doit surveiller la fonction rénale des patients atteints d’une insuffisance rénale qui présentent des effets indésirables gastro-intestinaux graves. Voir 8 Effets indésirables.
Depuis la commercialisation du produit, des cas d’insuffisance rénale aiguë et d’aggravation d’une insuffisance rénale chronique nécessitant parfois le recours à une hémodialyse ont été signalés chez des patients traités par des agonistes des récepteurs du GLP-1. Certains de ces cas ont été signalés chez des patients ne présentant pas de maladie rénale sous-jacente connue. La plupart des cas signalés sont survenus chez des patients qui avaient présenté des nausées, des vomissements, une diarrhée ou une déshydratation. Étant donné que ces effets peuvent détériorer la fonction rénale, on doit faire preuve de prudence lors de l’instauration d’un traitement par APO-SEMAGLUTIDE INJECTION ou de l’augmentation de la dose du médicament chez les patients présentant une insuffisance rénale. On doit surveiller la fonction rénale des patients atteints d’une insuffisance rénale qui présentent des effets indésirables gastro-intestinaux graves.
Il n’est pas nécessaire d’ajuster la dose d’APO-SEMAGLUTIDE INJECTION chez les patients atteints d’insuffisance rénale légère, modérée ou grave. L’expérience clinique est limitée chez les patients atteints d’insuffisance rénale grave (débit de filtration glomérulaire estimé [DFGe] < 30 mL/min/1,73 m2); on doit faire preuve de prudence chez cette population de patients. L’utilisation d’APO-SEMAGLUTIDE INJECTION n’est pas recommandée chez les patients atteints d’insuffisance rénale au stade terminal.
7.1 Populations particulières
7.1.1 Grossesse
Les études chez l’animal ont mis en évidence une toxicité sur la reproduction (voir PARTIE II, Toxicologie). Aucun essai clinique n’a été mené auprès de femmes enceintes. Par conséquent, le sémaglutide ne doit pas être utilisé pendant la grossesse. On recommande aux femmes aptes à procréer d’utiliser une méthode contraceptive lorsqu’elles sont traitées par le sémaglutide. Si une patiente souhaite tomber enceinte ou si elle est tombée enceinte, le traitement par le sémaglutide doit être interrompu. Le traitement par le sémaglutide doit être interrompu au moins 2 mois avant une grossesse planifiée en raison de la longue demi-vie. Voir 10.3 Pharmacocinétique.
7.1.2 Allaitement
On ignore si sémaglutide est excrété dans le lait maternel chez l’humain. Du sémaglutide était présent dans le lait de rates allaitantes. Étant donné que de nombreux médicaments passent dans le lait maternel humain et que l’on ignore les effets du médicament sur le nourrisson, APO-SEMAGLUTIDE INJECTION ne doit pas être utilisé pendant toute la durée de l’allaitement.
7.1.3 Enfants et adolescents
L’innocuité et l’efficacité de sémaglutide injection n’ont pas été étudiées chez les enfants. APO-SEMAGLUTIDE INJECTION n’est pas indiqué chez les patients atteints de diabète de type 2 âgés de moins de 18 ans.
7.1.4 Personnes âgées
Au cours des essais portant sur la maîtrise de la glycémie réunis, 1 015 (24,7 %) des patients traités par sémaglutide injection étaient âgés de 65 ans ou plus et 136 (3,3 %) des patients traités par sémaglutide injection étaient âgés de 75 ans ou plus. Dans le cadre de SUSTAIN 6, un essai portant sur les effets cardiovasculaires à long terme, 788 (48,0 %) des patients traités par sémaglutide injection étaient âgés de 65 ans ou plus et 157 (9,6 %) des patients traités par sémaglutide injection étaient âgés de 75 ans ou plus.
Aucune différence globale n’a été observée sur les plans de l’innocuité et de l’efficacité entre ces patients et les patients plus jeunes, mais une plus grande sensibilité chez certaines personnes âgées ne peut être exclue en raison des données limitées pour cette population.
7.1.5 Insuffisance rénale
Au début des essais portant sur la maîtrise de la glycémie, 1 108 (35,2 %) des patients traités par sémaglutide injection présentaient une insuffisance rénale légère (DFGe ≥ 60, mais < 90 mL/min/1,73 m2) et 83 (2,6 %) des patients traités par sémaglutide injection présentaient une insuffisance rénale modérée (DFGe ≥ 30, mais < 60 mL/min/1,73 m2). Dans le cadre de l’essai SUSTAIN 6, 684 (41,7 %) patients traités par sémaglutide injection présentaient une insuffisance rénale légère, 420 (25,6 %) patients traités par sémaglutide injection présentaient une insuffisance rénale modérée et 41 (2,5 %) patients traités par sémaglutide injection présentaient une insuffisance rénale grave (DFGe< 30 mL/min/1,73 m2). APO-SEMAGLUTIDE INJECTION ne doit pas être administré à des patients atteints d’insuffisance rénale au stade terminal en raison de l’expérience clinique très limitée sur l’utilisation du médicament dans cette population (5 patients).
7.1.6 Insuffisance hépatique
L’innocuité et l’efficacité d’APO-SEMAGLUTIDE INJECTION n’ont pas été étudiées chez les patients atteints d’insuffisance hépatique. Par conséquent, APO-SEMAGLUTIDE INJECTION doit être utilisé avec prudence chez ces patients (voir 10.3 Pharmacocinétique).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquemment signalés au cours des essais cliniques étaient les troubles gastro-intestinaux, y compris les nausées, la diarrhée et les vomissements. En général, ces effets étaient d’intensité légère ou modérée. Un plus grand nombre de patients prenant sémaglutide injection ont présenté des événements indésirables graves ou sérieux et/ou ont interrompu le traitement en raison de troubles gastro-intestinaux par rapport aux patients prenant des médicaments comparateurs.
Les effets indésirables graves suivants sont décrits plus bas ou dans une autre section de la monographie :
Risque de tumeurs des cellules C de la thyroïde (voir 7 Mises en
garde et précautions)
- Pancréatite (voir 7 Mises en garde et précautions)
Complications liées à une rétinopathie diabétique (voir 7 Mises en
garde et précautions)
Utilisation avec un médicament susceptible de causer une hypoglycémie
(voir 7 Mises en garde et précautions)
- Insuffisance rénale (voir 7 Mises en garde et précautions)
8.2 Effets indésirables observés au cours des études cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques sont utiles pour déterminer les événements indésirables associés à un médicament et pour en estimer la fréquence.
Diabète de type 2 (T2D)
Dans le cadre de 8 essais de phase IIIa, 4 792 patients ont été exposés à sémaglutide injection (0,5 mg ou 1 mg) administré en monothérapie ou en association avec d’autres agents hypoglycémiants. La durée du traitement variait de 30 semaines à 2 ans.
Dans un essai de phase IIIb de 40 semaines, 959 patients ont été exposés à sémaglutide injection à 1 mg ou 2 mg. Le profil d’innocuité du sémaglutide 2 mg correspondait au profil d’innocuité du sémaglutide observé dans les essais de phase IIIa. Des troubles gastro-intestinaux ont été signalés chez une proportion légèrement plus élevée de patients exposés au sémaglutide 2 mg (34,0 %) comparativement au sémaglutide 1 mg (30,8 %). Les effets indésirables gastro- intestinaux ont entraîné une proportion similaire d’abandons du traitement chez les groupes de traitement recevant le sémaglutide 1 mg (2,7 %) et 2 mg (3,3 %).
Effets indésirables fréquents – diabète de type 2
Les nombres présentés au tableau 2 sont fondés sur les vastes données regroupées de sept essais de phase IIIa à répartition aléatoire et contrôlés par placebo ou par traitement actif d’une durée de 30 ou 52 semaines. Ces essais étaient conçus pour évaluer l’efficacité et l’innocuité du sémaglutide (0,5 et 1 mg) dans une vaste population de patients atteints de diabète de type 2 comportant des patients n’ayant jamais été traités et des patients atteints de diabète depuis longtemps et recevant un traitement par l’insuline. Le groupe réunissant les comparateurs comprend le placebo et les différents comparateurs actifs (l’exénatide à LP 2 mg, la sitagliptine et l’insuline glargine). Dans le tableau 2, les proportions (%) de patients présentant des effets indésirables sont ajustées selon le test de Cochran-Mantel-Haenszel pour tenir compte des facteurs de confusion potentiels de l’essai. Les nombres concernent la période d’observation sous traitement.
Au total, les essais de phase IIIa réunis comprenaient 1 373 patients exposés à sémaglutide injection 0,5 mg (1 165 années d’exposition), 1 777 patients exposés à sémaglutide injection 1 mg (1 548 années d’exposition) et 1 657 patients exposés à un comparateur (1 467 années d’exposition).
Le Tableau 2 indique les effets indésirables fréquents observés chez ≥ 1 % des patients traités par sémaglutide injection et qui sont survenus plus fréquemment chez les patients traités par sémaglutide injection que ceux traités par un comparateur (comparateur actif ou placebo) dans le cadre de 7 essais de phase IIIa à répartition aléatoire et contrôlés par placebo ou par traitement actif. Le tableau exclut l’hypoglycémie, qui figure au Tableau 3.
Tableau 2 Effets indésirables signalés chez ≥ 1 % des patients traités atteints de diabète de type 2 (T2D) par Sémaglutide injection au cours des essais contrôlés par placebo ou par comparateur actif
| Effet indésirable | Comparateur (N = 1 657) % | Sémaglutide injection 0,5 mg (N = 1 373) % | Sémaglutide injection 1 mg (N = 1 777) % |
| Troubles gastro-intestinaux | |||
| Nausées | 6,3 | 17,0 | 19,9 |
| Diarrhée | 5,7 | 12,2 | 13,3 |
| Douleurs abdominales1 | 4,7 | 8,7 | 8,1 |
| Vomissements | 3,3 | 6,4 | 8,4 |
| Constipation | 2,7 | 6,9 | 6,2 |
| Dyspepsie | 2,1 | 4,1 | 5,2 |
| Distension abdominale | 0,8 | 2,3 | 2,9 |
| Reflux gastro- œsophagien pathologique | 1,0 | 1,6 | 2,7 |
| Éructation | 0,2 | 1,3 | 1,8 |
| Gastrite | 0,5 | 1,6 | 1,2 |
| Flatulences | 0,5 | 0,5 | 1,5 |
| Troubles généraux et réactions au point d’administration | |||
| Fatigue2 | 1,4 | 2,6 | 3,3 |
| Troubles hépatobiliaires | |||
| Cholélithiase | 0,5 | 0,7 | 1,1 |
| Examens | |||
| Augmentation du taux de lipase3 | 6,4 | 9,0 | 9,0 |
| Augmentation du taux d’amylase4 | 2,6 | 3,4 | 3,0 |
| Perte de poids | 0,2 | 0,9 | 1,5 |
| Troubles du métabolisme et de la nutrition | |||
| Perte d’appétit | 2,0 | 6,3 | 7,2 |
| Troubles du système nerveux | |||
| Étourdissements | 1,7 | 2,8 | 3,1 |
1 Douleurs abdominales, douleur dans la partie supérieure de l’abdomen, douleur dans la partie inférieure de l’abdomen, douleurs gastro-intestinales, sensibilité abdominale, gêne abdominale, malaises épigastriques 2 Fatigue, asthénie
3 Augmentation du taux de lipase, taux de lipase anormal, hyperlipasémie, lipase
4 Augmentation du taux d’amylase, taux d’amylase anormal, hyperamylasémie, amylase
Effets indésirables gastro-intestinaux
Dans les essais contrôlés par placebo et par comparateur actif réunis, des effets indésirables gastro-intestinaux sont survenus plus fréquemment chez les patients recevant sémaglutide injection que chez ceux recevant un comparateur (comparateurs : 22,0 %, sémaglutide injection 0,5 mg : 41,7 %, sémaglutide injection 1 mg : 42,1 %). Un plus grand nombre de patients recevant sémaglutide injection 0,5 mg (3,9 %) et sémaglutide injection 1 mg (5,9 %) ont interrompu le traitement en raison des effets indésirables gastro- intestinaux par rapport aux patients recevant un comparateur (0,9 %). Les investigateurs ont établi que les effets indésirables gastro-intestinaux survenus chez les patients recevant sémaglutide injection 0,5 mg et 1 mg étaient « légers » dans 38,8 % et 36,5 % des cas respectivement, « modérés » dans 9,8 % et 12,5 % des cas respectivement, et « graves » dans 1,7 % et 1,8 % des cas respectivement. La plupart des épisodes étaient de courte durée. La majorité des épisodes de nausées, de vomissements et de diarrhée sont survenus durant l’augmentation progressive de la dose. Les sujets dont le poids corporel était plus faible avaient tendance à présenter davantage d’effets indésirables gastro-intestinaux.
Hypoglycémie
Le Tableau 3 présente l’incidence des cas d’hypoglycémie symptomatique grave avérée (seuil du glucose ≤ 3,9 mmol/L) et d’hypoglycémie symptomatique grave confirmée par test de glycémie (seuil du glucose ≤ 3,1 mmol/L) dans le cadre des essais contrôlés par placebo. Les cas d’hypoglycémie étaient plus fréquents chez les patients recevant sémaglutide injection et une insuline basale, même si la dose d’insuline basale a été réduite de 20 % lors du début du traitement par sémaglutide injection. La fréquence des cas d’hypoglycémie était plus élevée quand sémaglutide injection était administré en association avec une sulfonylurée. Voir 7 Mises en garde et précautions et 14 Essais cliniques.
Tableau 3 Cas d’hypoglycémie dans le cadre des essais contrôlés par placebo
| Placebo | Sémaglutide injection 0,5 mg | Sémaglutide injection 1 mg | |
| Traitement d’appoint à l’insuline basale avec ou sans metformine | |||
| (30 semaines) | N = 132 | N = 132 | N = 131 |
| Hypoglycémie grave | 0 % | 0 % | 1,5 % |
Hypoglycémie symptomatique avérée (seuil du glucose ≤ 3,9 mmol/L) | 15,2 % | 16,7 % | 29,8 % |
Hypoglycémie symptomatique grave ou confirmée par test de glycémie (seuil du glucose ≤ 3,1 mmol/L) | 5,3 % | 8,3 % | 10,7 % |
Une hypoglycémie grave est survenue chez 0,8 %, 1,2 % et 0,9 % des patients quand sémaglutide injection z 0,5 mg, sémaglutide injection 1 mg et les comparateurs, respectivement, étaient administrés en association avec une sulfonylurée.
Une hypoglycémie symptomatique avérée est survenue chez 17,3 %, 24,4 % et 25 % des patients quand sémaglutide injection 0,5 mg, sémaglutide injection 1 mg et les comparateurs, respectivement, étaient administrés en association avec une sulfonylurée. Une hypoglycémie symptomatique grave ou confirmée par test de glycémie est survenue chez 6,5 %, 10,4 % et 14 % des patients quand sémaglutide injection 0,5 mg, sémaglutide injection 1 mg et les comparateurs, respectivement, étaient administrés en association avec une sulfonylurée. Une hypoglycémie grave ou confirmée par test de glycémie est survenue chez 2,7 % des patients (4,3 événements par 100 années-patients) lorsqu’ sémaglutide injection 1 mg a été ajouté à un iSGLT2 comparativement à aucun cas chez les patients recevant le placebo. Une hypoglycémie symptomatique avérée est survenue chez 5,3 % des patients (13,0 événements par 100 années-patients) lorsqu’ sémaglutide injection 1 mg a été ajouté à un SGLT2i comparativement à aucun cas chez les patients recevant le placebo.
Augmentation du taux de lipase et d’amylase
Dans le cadre des essais contrôlés par placebo, les patients exposés à sémaglutide injection présentaient une augmentation moyenne des taux d’amylase et de lipase de 13 % et de 22 % par rapport aux valeurs initiales, respectivement, tandis que les patients sous placebo ne présentaient aucune augmentation de ces taux.
Abandon du traitement en raison d’un événement indésirable
Dans le cadre des essais contrôlés par placebo ou par traitement actif, l’incidence d’abandon du traitement en raison d’événements indésirables était de 6,1 % chez les patients traités par sémaglutide injection 0,5 mg, de 8,7 % chez les patients traités par sémaglutide injection 1 mg et de 3,0 % chez les patients recevant un comparateur. Les événements indésirables les plus fréquents ayant entraîné l’abandon du traitement par sémaglutide injection étaient de nature gastro-intestinale.
Complications liées à une rétinopathie diabétique
Dans le cadre d’un essai clinique de 2 ans mené auprès de 3 297 patients atteints de diabète de type 2 et présentant un risque cardiovasculaire élevé, on a défini comme critère d’évaluation composite les complications associées à la rétinopathie diabétique (y compris le recours à une photocoagulation rétinienne, le recours à un traitement par des agents intravitréens, une hémorragie vitréenne et la cécité associée au diabète). Dans le cadre de cet essai, des complications liées à une rétinopathie diabétique sont survenues chez un nombre plus élevé de patients traités par sémaglutide injection (3,0 %) que chez ceux sous placebo (1,8 %). Plus de 80 % des patients ayant présenté des complications liées à une rétinopathie diabétique avaient des antécédents avérés de rétinopathie diabétique au départ. Voir 7 Mises en garde et précautions. Chez les patients qui n’avaient pas d’antécédents avérés de rétinopathie diabétique, le nombre d’événements était comparable entre ceux recevant sémaglutide injection et ceux sous placebo.
Dans le cadre des essais cliniques d’une durée maximale d’un an menés auprès de 4 807 patients atteints de diabète de type 2, le nombre d’événements indésirables liés à une rétinopathie diabétique signalés était comparable entre les sujets recevant sémaglutide injection (1,7 %) et ceux recevant un comparateur (2,0 %).
Augmentation de la fréquence cardiaque
Dans le cadre des essais contrôlés par placebo et par traitement actif, sémaglutide injection 0,5 mg et 1 mg a entraîné une augmentation moyenne de la fréquence cardiaque de 1 à 6 battements par minute (bpm). On a observé une diminution moyenne de la fréquence cardiaque de 0,3 battement par minute chez les patients sous placebo. Dans le cadre d’un essai de 2 ans mené auprès de patients présentant des facteurs de risque cardiovasculaire, on a observé une augmentation du pouls de > 5 bpm chez 28,8 % des patients traités par sémaglutide injection comparativement à 22,1 % des patients sous placebo.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Appareil cardiovasculaire : augmentation de la fréquence cardiaque (tachycardie, augmentation de la fréquence cardiaque, tachycardie sinusale)
Appareil digestif : distension abdominale, dyspepsie et gastrite
Généralités : réactions au point d’injection, diminution du poids
Système immunitaire : réaction anaphylactique (réaction anaphylactique, choc anaphylactique)
Système nerveux : dysgueusie, étourdissements
Réactions au point d’injection
Dans le cadre des essais contrôlés par placebo, des réactions au point d’injection (p. ex. inconfort au point d’injection, érythème) ont été signalées chez 0,2 % des patients traités par sémaglutide injection et chez 0,8 % des patients sous placebo.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables supplémentaires ci-dessous ont été signalés lors de l’utilisation d’sémaglutide injection après sa mise en marché. Comme ces événements ont été signalés de façon volontaire par une population dont on ne connaît pas la taille, il n’est généralement pas possible d’estimer avec précision leur fréquence ou d’établir un lien de causalité avec l’exposition au médicament.
Troubles gastro-intestinaux : pancréatite, retard de la vidange gastrique, obstruction intestinale (terme générique couvrant l’obstruction intestinale, l’iléus, l’obstruction de l’intestin grêle)
Troubles hépatobiliaires : cholécystite
Troubles du métabolisme et de la nutrition : déshydratation, acidocétose diabétique et cétose
Troubles du système nerveux : perte de conscience hypoglycémique, maux de tête Trouble oculaire : neuropathie optique ischémique antérieure non artéritique (NOIA-NA) Troubles rénaux et urinaires : insuffisance rénale aiguë, dysfonctionnement rénal et insuffisance rénale
Troubles de la peau et des tissus sous-cutanés : œdème de Quincke
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Le retard de la vidange gastrique occasionné par le sémaglutide peut avoir une incidence sur l’absorption de produits médicinaux oraux administrés en concomitance. Dans les études pharmacologiques cliniques évaluant l’effet du sémaglutide 1 mg sur l’absorption des médicaments oraux administrés conjointement à l’état d’équilibre, aucune interaction médicament-médicament pertinente sur le plan clinique avec le sémaglutide n’a été observée en fonction des médicaments évalués.
9.3 Interactions médicament-comportement
Les interactions liées au comportement ou au mode de vie n’ont été étudiées.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 4 Interactions médicament-médicament établies ou potentielles
| Sémaglutide | Source de données | Effet | Commentaire clinique |
| Atorvastatine | EC | Aucun changement pertinent sur le plan clinique concernant l’ASC ou la Cmax | Aucun |
Contraceptifs oraux (contenant de l’éthinylestradiol et du lévonorgestrel) | |||
| Digoxine | EC | Le sémaglutide n’a pas changé l’ASC ou la Cmax | Aucun |
| Metformine | |||
Warfarine (S- warfarine et R- warfarine) et autres dérivés de la coumarine | EC | Le sémaglutide n’a pas changé l’ASC ou la Cmax | Des cas de diminution du RIN (rapport international normalisé) ont été signalés pendant l’utilisation concomitante d’acénocoumarol et de sémaglutide. Lors de l’instauration du traitement par sémaglutide chez des patients qui prennent de la warfarine ou d’autres dérivés de la coumarine, une surveillance fréquente du RIN est recommandée. |
Légende : É = étude de cas; EC = essai clinique; T = théorique.
Aucune modification posologique n’est nécessaire lorsque ces médicaments oraux sont administrés conjointement avec le sémaglutide.
Médicaments qui augmentent la fréquence cardiaque
Sémaglutide injection entraîne une augmentation de la fréquence cardiaque (voir 7 Mises en garde et précautions et 10 Pharmacologie clinique). L’effet sur la fréquence cardiaque de l’administration d’sémaglutide en concomitance avec un autre médicament qui augmente la fréquence cardiaque (comme un sympathomimétique) n’a pas été évalué dans le cadre d’études sur les interactions médicament-médicament. Par conséquent, on doit faire preuve de prudence lors de l’administration de APO-SEMAGLUTIDE INJECTION en concomitance avec ces médicaments.
Médicaments qui allongent l’intervalle PR
Sémaglutide injection entraîne un allongement de l’intervalle PR (voir 7 Mises en garde et précautions et 10 Pharmacologie clinique). L’incidence d’sémaglutide injection sur l’intervalle PR, lorsqu’il est administré en concomitance avec d’autres médicaments qui allongent l’intervalle PR (notamment, mais sans s’y limiter, les antiarythmiques, les inhibiteurs des canaux calciques, les agents bêta-bloquants, les glucosides digitaliques et les inhibiteurs de la protéase du VIH), n’a pas été évaluée. Par conséquent, on doit faire preuve de prudence lors de l’administration d’APO-SEMAGLUTIDE INJECTION en concomitance avec ces médicaments.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été examinées.
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plantes médicinales n’ont pas été examinées.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été examinées.
10 Pharmacologie clinique
10.1 Mode d’action
Le sémaglutide est un analogue du GLP-1, dont la séquence présente 94 % d’homologie avec le GLP-1 humain. Le sémaglutide agit comme un agoniste des récepteurs du GLP-1, se lie sélectivement au récepteur du GLP-1 et active le récepteur du GLP-1. Le récepteur du GLP-1 est la cible du GLP-1 naturel, une hormone incrétine endogène qui potentialise la sécrétion glucodépendante d’insuline par les cellules bêta du pancréas. Contrairement au GLP-1 naturel, le sémaglutide possède un profil pharmacocinétique qui est adapté à l’administration hebdomadaire chez l’humain. Après l’administration sous-cutanée du produit, son profil d’action prolongée repose sur la liaison à l’albumine (qui se traduit par une clairance rénale moindre) et une stabilité enzymatique accrue contre la dipeptidylpeptidase (DPP-4) (qui se traduit par une longue demi-vie plasmatique d’environ une semaine).
L’action du sémaglutide est médiée par une interaction spécifique avec les récepteurs du GLP-1, entraînant une augmentation du taux d’adénosine monophosphate cyclique (AMPc). Le sémaglutide stimule la sécrétion d’insuline de manière glucodépendante. Parallèlement, il diminue de manière glucodépendante la sécrétion de glucagon. C’est pourquoi en présence d’une glycémie élevée, le médicament stimule la sécrétion d’insuline et inhibe la sécrétion de glucagon. En revanche, le sémaglutide diminue la sécrétion d’insuline lorsque la glycémie est faible, sans empêcher la sécrétion de glucagon. Le mécanisme hypoglycémiant entraîne aussi un retard de la vidange gastrique.
10.2 Pharmacodynamie
Toutes les évaluations pharmacodynamiques ont été réalisées à l’état d’équilibre après 12 semaines de traitement (y compris l’augmentation progressive de la dose) par 1 mg de sémaglutide administré une fois par semaine.
Glycémie à jeun et postprandiale
Le sémaglutide réduit les concentrations de glucose à jeun et de glucose postprandial. Chez les patients atteints de diabète de type 2, le traitement par le sémaglutide 1 mg a entraîné une diminution absolue de la glycémie par rapport aux valeurs initiales (mmol/L) et une diminution relative par rapport au placebo (%) en ce qui concerne la glycémie à jeun (1,6 mmol/L) (22 %), la glycémie postprandiale à 2 heures (4,1 mmol/L) (37 %), la concentration moyenne de glucose sur 24 heures (1,7 mmol/L) (22 %) et les excursions glycémiques postprandiales sur 3 repas (0,6-1,1 mmol/L) comparativement au placebo.
Le sémaglutide abaisse la glycémie à jeun après la première dose.
Sécrétion d’insuline de première et de deuxième phase
La sécrétion d’insuline de première et de deuxième phase a augmenté chez les patients atteints de diabète de type 2 traités par sémaglutide injection comparativement à ceux recevant le placebo.
Sécrétion de glucagon
Le sémaglutide diminue les concentrations à jeun et postprandiales de glucagon. Chez les patients atteints de diabète de type 2, le traitement par le sémaglutide a entraîné les diminutions relatives des concentrations de glucagon suivantes comparativement au placebo : glucagon à jeun (8-21 %), réponse postprandiale du glucagon (14-15 %) et concentration moyenne de glucagon sur 24 heures (12 %).
Sécrétion glucodépendante d’insuline et de glucagon
Le sémaglutide réduit les concentrations élevées de glucose dans le sang en stimulant la sécrétion d’insuline et en diminuant la sécrétion de glucagon de manière glucodépendante. Avec le sémaglutide, le taux de sécrétion d’insuline chez les patients atteints de diabète de type 2 était comparable à celui observé chez des sujets en bonne santé.
Lors d’un épisode d’hypoglycémie provoquée, le sémaglutide, comparativement au placebo, n’a pas modifié les réponses contre-régulatrices de l’augmentation du glucagon et n’a pas altéré la diminution de peptide C chez les patients atteints de diabète de type 2.
Vidange gastrique
Le sémaglutide entraîne un léger ralentissement de la vidange gastrique au début de la phase postprandiale et, par conséquent, un ralentissement de l’apparition du glucose dans la circulation après un repas.
Électrophysiologie cardiaque (intervalle QTc)
Dans le cadre d’un essai sur l’intervalle QTc, le sémaglutide n’a pas prolongé les intervalles QTc à des doses allant jusqu’à 1,5 mg à l’état d’équilibre pendant une période allant jusqu’à 16 semaines chez 83 patients en bonne santé. L’effet du sémaglutide 2 mg par voie sous-cutanée sur la repolarisation cardiaque n’a pas été testé directement dans le cadre d’un essai sur l’intervalle QTc.
Fréquence cardiaque : au cours des essais cliniques, le traitement par le sémaglutide était associé à une augmentation de la fréquence cardiaque à tous les niveaux de doses (voir 7 Mises en garde et précautions, 8 Effets indésirables et 9 Interactions médicamenteuses).
Intervalle PR : le sémaglutide entraîne un allongement de l’intervalle PR, sans signe de dépendance à la dose dans l’intervalle posologique de 0,5 à 1,5 mg étudié (voir 7 Mises en garde et précautions et 9 Interactions médicamenteuses).
Intervalle QTcl : à des doses de 0,5, 1,0 et 1,5 mg, le sémaglutide a été associé à un effet de raccourcissement de l’intervalle QTcI pendant la période étudiée (de 0 à 48 heures), sans aucun signe de dépendance à la dose.
10.3 Pharmacocinétique
Tableau 5 – Résumé des paramètres pharmacocinétiques du sémaglutide chez les patients atteints de diabète de type 2 à des doses de 1 mg et 2 mg dérivés selon la modélisation pharmacocinétique de la population
| Cmax | tmax | t1/2 | ASC0-168h | Cl/F | Véq/F | |
État d’équilibre 1 mg | 30 | 48 | Environ 1 semaine | 4 516 | 0,05 | 12,5 |
État d’équilibre 2 mg | 62 | 40 | Environ 1 semaine | 9 031 | 0,05 | 12,5 |
Absorption : la biodisponibilité absolue du sémaglutide administré par voie s.c. était de 89 %. La concentration maximale a été atteinte de 1 à 3 jours après la dose. L’exposition au sémaglutide augmente de manière proportionnelle à la dose pour les doses de 0,5 mg, 1 mg et 2 mg.
L’exposition a atteint l’état d’équilibre après 4 ou 5 semaines (administration hebdomadaire). Chez les patients atteints de diabète de type 2, les concentrations moyennes à l’état d’équilibre (après l’administration de sémaglutide 0,5 mg ou 1 mg par voie s.c.) étaient d’environ 16 nmol/L et 30 nmol/L, respectivement. Dans l’essai comparant le sémaglutide 1 mg et 2 mg, les concentrations moyennes à l’état d’équilibre étaient de 27 nmol/L et de 54 nmol/L, respectivement.
Une exposition semblable a été atteinte après l’administration de sémaglutide par voie s.c. dans l’abdomen, la cuisse ou la partie supérieure du bras.
Distribution : le volume moyen de distribution du sémaglutide après une administration par voie s.c. à des patients atteints de diabète de type 2 était d’environ 12,5 L. Le sémaglutide se lie de manière considérable à l’albumine plasmatique (> 99 %).
Métabolisme : le sémaglutide est métabolisé par clivage protéolytique du squelette peptidique et bêta-oxydation séquentielle de la chaîne latérale de l’acide gras.
Élimination : les matières découlant du sémaglutide étaient principalement excrétées dans l’urine et les fèces. Environ 3 % de la dose était excrétée dans l’urine sous la forme de sémaglutide inchangé.
La clairance du sémaglutide chez les patients atteints de diabète de type 2 était d’environ 0,05 L/h. Avec une demi-vie d’élimination d’environ une semaine, le sémaglutide reste présent dans la circulation pendant environ cinq semaines après la dernière dose.
Populations et états pathologiques particuliers
Selon une analyse pharmacocinétique de population, l’âge, le sexe, la race, l’origine ethnique, l’insuffisance rénale (légère ou modérée) et le statut glycémique n’ont pas d’effet cliniquement significatif sur la pharmacocinétique du sémaglutide. L’exposition au sémaglutide augmente avec la diminution du poids corporel et est associée à une augmentation des événements indésirables gastro-intestinaux. Les doses de sémaglutide de 0,5 mg, 1 mg et 2 mg procurent une exposition systémique adéquate pour une plage de poids corporel de 40 à 198 kg.
Insuffisance hépatique : l’insuffisance hépatique n’a eu aucun effet sur l’exposition au sémaglutide dans le cadre d’une étude portant sur une dose unique de 0,5 mg. Les propriétés pharmacocinétiques du sémaglutide ont été évaluées pendant une étude menée chez des patients présentant différents degrés d’insuffisance hépatique (légère, modérée, grave), en comparaison à des sujets présentant une fonction hépatique normale. Aucun essai de phase III n’a été réalisé chez des sujets atteints d’insuffisance hépatique et de diabète de type 2.
Insuffisance rénale : l’insuffisance rénale n’a eu aucun effet cliniquement pertinent sur les propriétés pharmacocinétiques d’une dose unique de sémaglutide. Cela a été démontré dans le cadre d’une étude au cours de laquelle on a administré une dose unique de 0,5 mg de sémaglutide à des patients présentant différents degrés d’insuffisance rénale (légère, modérée, grave, insuffisance rénale terminale [IRT]), en comparaison à des sujets présentant une fonction rénale normale. Cette conclusion a également été démontrée chez les sujets atteints de diabète de type 2 et d’insuffisance rénale légère, modérée ou grave d’après les données tirées d’études de phase III.
10.4 Immunogénicité
La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité du test. En outre, l’incidence observée de positivité des anticorps (y compris des anticorps neutralisants) dans le cadre d’un test peut être influencée par plusieurs facteurs, dont les suivants : méthodologie du test, manipulation des échantillons, moment du prélèvement des échantillons, médicaments concomitants et maladie sous-jacente. C’est pourquoi l’incidence des anticorps dirigés contre le sémaglutide ne peut pas être comparée directement à celle des anticorps dirigés contre d’autres produits.
Dans l’ensemble des essais sur la maîtrise de la glycémie au cours desquels les patients ont reçu jusqu’à 1 mg de sémaglutide injection, 32 (1 %) patients traités par sémaglutide injection ont développé des anticorps anti-médicament dirigés contre l’ingrédient actif de sémaglutide injection (c.-à-d., le sémaglutide). Parmi ces patients, 19 (soit 0,6 % de la population globale) ont développé des anticorps à réaction croisée avec le GLP-1 naturel et aucun patient n’a développé d’anticorps neutralisant le sémaglutide ou d’anticorps anti-médicament dirigés contre le sémaglutide ayant un effet neutralisant sur le GLP-1 endogène.
La présence d’anticorps anti-médicament dirigés contre le sémaglutide n’était pas liée à une efficacité ou à une innocuité réduite de sémaglutide injection chez cette population de patients limitée
11 Conservation, stabilité et mise au rebut
Garder loin de l’élément réfrigérant. Protéger de la chaleur excessive et de la lumière. Ne pas congeler APO-SEMAGLUTIDE INJECTION et ne pas l’utiliser s’il a été congelé.
Laisser le capuchon du stylo en place lorsqu’ APO-SEMAGLUTIDE INJECTION n’est pas utilisé afin de le protéger de la lumière.
Conditions d’entreposage recommandées pour APO-SEMAGLUTIDE INJECTION
| Avant la première utilisation | Après la première utilisation | |
| Au réfrigérateur entre 2 °C et 8 °C | À la température ambiante 15 °C et 30 °C | Au réfrigérateur entre 2 °C et 8 °C |
| Jusqu’à la date de péremption | 8 semaines | |
Il faut toujours retirer l’aiguille immédiatement après chaque injection, puis ranger APO-SEMAGLUTIDE INJECTION sans qu’une aiguille y soit fixée afin d’éviter une obstruction de l’aiguille, une contamination, une infection, une fuite de solution ou une dose inexacte.
12 Particularités de manipulation du produit
Chaque stylo APO-SEMAGLUTIDE INJECTION doit être utilisé par un seul patient. Le stylo APO-SEMAGLUTIDE INJECTION ne doit jamais être partagé entre les patients, même si l’aiguille a été changée.
L’ajout de substances à APO-SEMAGLUTIDE INJECTION peut entraîner la dégradation du sémaglutide. APO-SEMAGLUTIDE INJECTION ne doit pas être mélangé avec d’autres produits médicinaux, notamment des liquides pour perfusion.
On doit aviser le patient de jeter l’aiguille après chaque injection conformément aux exigences
locales.
APO-SEMAGLUTIDE INJECTION ne doit pas être utilisé s’il n’a pas une apparence limpide et incolore.
APO-SEMAGLUTIDE INJECTION peut être administré avec des aiguilles d’une longueur de 8 mm ou moins. Le stylo est conçu pour être utilisé avec les aiguilles jetables NanoTM.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Nom chimique : sémaglutide
Formule moléculaire et masse moléculaire : C187 H291 N45 O59 et 4 113,6 daltons
Formule de structure :
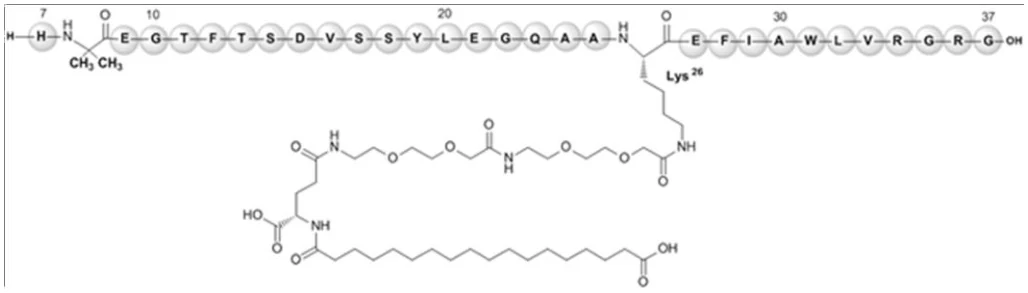
Propriétés physicochimiques : chaque mL de solution APO-SEMAGLUTIDE INJECTION contient 0,68 mg ou 1,34 mg de sémaglutide. Chaque stylo prérempli contient une solution de 3 mL d’APO-SEMAGLUTIDE INJECTION équivalente à 2 mg ou 4 mg de sémaglutide.
Caractéristiques du produit
APO-SEMAGLUTIDE INJECTION (Sémaglutide injection) est une solution limpide et incolore. Le sémaglutide est produit par synthèse chimique, plus précisément par synthèse en phase solide.
14 Études cliniques – médicament biologique de référence
14.1 Études cliniques par indication
Diabète de type 2
L’efficacité et l’innocuité de sémaglutide injection 0,5 mg et 1 mg administré une fois par semaine ont été évaluées dans le cadre de six essais de phase IIIa contrôlés et à répartition aléatoire. Parmi ceux-ci, quatre essais (3626, 3624, 3625 et 3627 [SUSTAIN 2 à 5]) portaient sur le traitement d’association et avaient pour objectif principal l’évaluation de l’efficacité glycémique, tandis qu’un essai de 2 ans (3744 [SUSTAIN 6]) avait pour objectif principal l’évaluation de l’innocuité (risque cardiovasculaire). Deux essais de phase IIIb supplémentaires ont été réalisés. Le premier essai a été mené auprès de 1 201 patients et visait à comparer l’efficacité et l’innocuité de sémaglutide injection 0,5 mg et 1 mg administré une fois par semaine à celles du dulaglutide 0,75 mg et 1,5 mg administré une fois par semaine (SUSTAIN 7). Le deuxième a été mené auprès de 302 patients et visait à comparer l’efficacité et l’innocuité de sémaglutide injection 1 mg administré une fois par semaine à celles du placebo, en association avec un iSGLT2 (SUSTAIN 9).
L’efficacité et l’innocuité de sémaglutide injection 2 mg administré une fois par semaine ont été évaluée
dans le cadre d’un essai de phase IIIb (SUSTAIN FORTE) mené auprès de 961 patients.
Le Tableau 6 résume les aspects démographiques et les conceptions des quatre essais pivots de phase IIIa portant sur le traitement d’association et des trois essais de phase IIIb de comparaison de l’efficacité et de l’innocuité (SUSTAIN 7, SUSTAIN 9 et SUSTAIN FORTE).
Le Tableau 7 résume les aspects démographiques et les conceptions de l’étude sur la sécurité cardiovasculaire (SUSTAIN 6).
Tableau 6 Résumé des caractéristiques démographiques des patients dans les essais cliniques portant sur des indications particulières – Diabète de type 2
No d’étude | Conception et durée de l’essai | Posologie et voie d’administration | Traitement de fond | Nombre de sujets (n)a | Âge moyen (tranche) | Sexe n (%) |
3626 (SUSTAIN 2) | Essai multicentrique, international, à répartition aléatoire, à double insu, à double placebo, à groupes parallèles et contrôlé par traitement actif, d’une durée de 56 semaines | Sémaglutide injection 0,5 mg par voie s.c. une fois par semaine + placebo de sitagliptine une fois par jour ou Sémaglutide injection 1 mg par voie s.c. une fois par semaine + placebo de sitagliptine une fois par jour ou sitagliptine 100 mg une fois par jour + placebo d’ Sémaglutide injection à 0,5 mg par voie s.c. une fois par semaine ou sitagliptine 100 mg une fois par jour + placebo d’ Sémaglutide injection 1 mg par voie s.c. une fois par semaine | Metformine, thiazolidinédione ou metformine + thiazolidinédione | 1 225 | Moyenne (É.-T.) : 55,1 (10,0) Intervalle : 23-83 | Femmes : 605 (49,4) Hommes : 620 (50,6) |
No d’étude | Conception et durée de l’essai | Posologie et voie d’administration | Traitement de fond | Nombre de sujets (n)a | Âge moyen (tranche) | Sexe n (%) |
3624 (SUSTAIN 3) | Essai multicentrique, international, à répartition aléatoire, ouvert, à groupes parallèles et contrôlé par traitement actif, d’une durée de 56 semaines | Sémaglutide injection 1 mg par voie s.c. une fois par semaine ou exénatide à LP 2 mg une fois par semaine | 1 ou 2 ADO (metformine, thiazolidinédione ou sulfonylurée) | 809 | Moyenne (É.-T.) : 56,6 (10,7) Intervalle : 20-83 | Femmes : 362 (44,7) Hommes : 447 (55,3) |
3625 (SUSTAIN 4) | Essai multicentrique, international, à répartition aléatoire, ouvert, à groupes parallèles et contrôlé par traitement actif, d’une durée de 30 semaines | Sémaglutide injection 0,5 mg par voie s.c. une fois par semaine ou Sémaglutide injection 1 mg par voie s.c. une fois par semaine ou insuline glargine 10 UI par voie s.c. au départ; la dose a ensuite été ajustée jusqu’à la cible une fois par jour | Metformine avec ou sans une sulfonylurée | 1 082 | Moyenne (É.-T.) : 56,5 (10,4) Intervalle : 22-82 | Femmes : 508 (47,0) Hommes : 574 (53,0) |
3627 (SUSTAIN 5) | Essai multicentrique, international, à répartition aléatoire, à double insu, à groupes parallèles et contrôlé par placebo, d’une durée de 30 semaines | Sémaglutide injection 0,5 mg par voie s.c. une fois par semaine ou Sémaglutide injection 1 mg par voie s.c. une fois par semaine ou placebo 0,5 mg par voie s.c. une fois par semaine ou placebo 1 mg par voie s.c. une fois par semaine | Insuline basale avec ou sans metformine | 396 | Moyenne (É.-T.) : 58,8 (10,1) Intervalle : 19-86 | Femmes : 174 (43,9) Hommes : 222 (56,1) |
4216 (SUSTAIN 7) | Essai multicentrique, international, à répartition | Sémaglutide injection 0,5 mg par voie s.c. une fois par semaine | Metformine | 1 201 | Moyenne (É.-T.) : 56 (10,6) | Femmes : 537 (44,8) |
No d’étude | Conception et durée de l’essai |
Posologie et voie d’administration
Traitement de fond | Nombre de sujets (n)a | Âge moyen (tranche) | Sexe n (%) | |||
aléatoire, ouvert, à groupes parallèles et contrôlé par traitement actif, d’une durée de 40 semaines | ou Sémaglutide injection 1 mg par voie s.c. une fois par semaine ou dulaglutide 0,75 mg par voie s.c. une fois par semaine ou dulaglutide 1,5 mg par voie s.c. une fois par semaine | Intervalle : 22-84 | Hommes : 662 (55,2) | |||
4269 (SUSTAIN 9) | Essai multicentrique, international, à répartition aléatoire, à double insu, à deux groupes parallèles et contrôlé par placebo, d’une durée de 30 semaines | Sémaglutide injection 1 mg par voie s.c. une fois par semaine ou placebo | iSGLT2 avec ou sans metformine ou une sulfonylurée | 302 | Moyenne (É-T) : 57 (9,5) Intervalle : 25-83 | Femmes : 126 (41,7) Hommes : 176 (58,3) |
4506 (SUSTAIN FORTE) | Essai multicentrique, international, à répartition aléatoire, à double insu, contrôlé par traitement actif, d’une durée de 40 semaines | Sémaglutide injection 1,0 mg par voie s.c. une fois par semaine + Sémaglutide injection 1,0 mg par voie s.c. une fois par semaine OU Sémaglutide injection 1,0 mg par voie s.c. une fois par semaine + placebo 1,0 mg par voie s.c. une fois par semaine | Metformine avec ou sans une sulfonylurée | 959 | Moyenne (É.-T.) : 58 (10,0) Intervalle : 27-85 | Femmes : 398 (41,4) Hommes : 563 (58,6) |
a Sujets répartis aléatoirement exposés à au moins une dose de sémaglutide. Pour l’essai SUSTAIN 9, ce nombre comprend tous les sujets répartis aléatoirement, y compris un sujet non exposé.
ADO = antidiabétique oral
É-T = écart-type
s.c. = sous-cutanée
iSGLT2 = inhibiteur du cotransporteur sodium-glucose de type 2
Tableau 7 Résumé des caractéristiques démographiques des patients dans les essais cliniques - Innocuité cardiovasculaire
| No d’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
3744 (SUSTAIN 6) | Essai multicentrique, international, à répartition aléatoire, à double insu, à groupes parallèles et contrôlé par placebo portant sur les effets cardiovasculaires, d’une durée de 104 semaines | Sémaglutide injection 0,5 mg par voie s.c. une fois par semaine + traitement de référence ou Sémaglutide injection 1 mg par voie s.c. une fois par semaine + traitement de référence ou placebo 0,5 mg par voie s.c. une fois par semaine + traitement de référence ou placebo 1 mg par voie s.c. une fois par semaine + traitement de référence | 3 297a | Moyenne (É.-T.) : 64,6 (7,4) Intervalle : 50-89 | Femmes : 1 295 (39,3) Hommes : 2 002 (60,7) |
a Tous les sujets répartis aléatoirement.
Résultats des études
En association avec de la metformine et/ou une thiazolidinédione – SUSTAIN 2
Dans le cadre d’un essai à répartition aléatoire, à double insu, à double placebo, à groupes parallèles et contrôlé par traitement actif de 56 semaines, 1 231 patients ont été répartis aléatoirement selon un rapport de 2:2:1:1 pour recevoir sémaglutide injection 0,5 mg et un placebo de sitagliptine, sémaglutide injection 1 mg et un placebo de sitagliptine, de la sitagliptine et un placebo de sémaglutide injection 0,5 mg ou de la sitagliptine et un placebo de sémaglutide injection 1 mg, tous en association avec de la metformine (94 %) et/ou une thiazolidinédione (6 %). Pendant toute la durée de l’essai, les sujets ont continué de prendre le traitement de fond qu’ils utilisaient avant l’essai. L’objectif principal était de comparer l’effet du sémaglutide à 2 niveaux de doses une fois par semaine à celui de la sitagliptine 100 mg une fois par jour sur la maîtrise de la glycémie après 56 semaines de traitement.
L’âge moyen des patients était de 55 ans et la durée moyenne du diabète de type 2 était de 6,6 ans. Race : 68 % de race blanche, 5 % de race noire ou afro-américaine et 25 % de race asiatique. Origine ethnique : 17 % étaient d’origine hispanique ou latino-américaine (n = 209). Au total, 51 % étaient des hommes et l’IMC moyen était de 32 kg/m2.
Le traitement par sémaglutide injection 0,5 mg et 1 mg administré une fois par semaine pendant 56 semaines a entraîné une réduction du taux d’HbA1c statistiquement supérieure à celle obtenue avec la sitagliptine (voir le Tableau 8 et la Figure 1).
Tableau 8 Résultats à la semaine 56 d’un essai portant sur sémaglutide injection en comparaison à la sitagliptine – En association avec de la metformine et/ou une thiazolidinédione
Sémaglutide injection 0,5 mg | Sémaglutide injection 1 mg | Sitagliptine 100 mg | |
| Population en intention de traiter (N)a | 409 | 409 | 407 |
| Taux d’HbA1c (%) | |||
| Moyenne initiale | 8,0 | 8,0 | 8,2 |
| Variation entre le début et la semaine 56b | -1,3 | -1,5 | -0,7 |
Différence p/r à la sitagliptineb [intervalle de confiance à 95 %] | -0,6 [-0,7; -0,4] | -0,8 [-0,9; -0,6] | - |
| Valeur pc | < 0,0001 | < 0,0001 | - |
| Patients (%) atteignant un taux d’HbA1c< 7 % | 66 | 73 | 40 |
| Glycémie plasmatique à jeun (mmol/L) | |||
| Moyenne initiale | 9,3 | 9,3 | 9,6 |
| Variation entre le début et la semaine 56b | -1,95 | -2,41 | -1,25 |
| Poids corporel (kg) | |||
| Moyenne initiale | 89,9 | 89,2 | 89,3 |
| Variation entre le début et la semaine 56b | -4,2 | -5,5 | -1,7 |
a La population en intention de traiter comprend tous les sujets répartis aléatoirement et exposés. À la semaine 56, le critère d’évaluation principal (c.-à-d. le taux d’HbA1c) était manquant pour 7 %, 5 % et 6 % des patients répartis aléatoirement pour recevoir sémaglutide injection 0,5 mg, sémaglutide injection 1 mg et la sitagliptine, respectivement. Pendant l’essai,5 %, 2 % et 19 % de ces mêmes patients ont reçu un médicament de secours. Les données manquantes ont été imputées selon la méthode de l’imputation multiple, d’après la récupération des sujets ayant abandonné l’essai.
b Population en intention de traiter évaluée au moyen d’une analyse de covariance ajustée selon la valeur initiale et le pays.
c Valeur p bilatérale pour la non-infériorité (marge de 0,3 %) et la supériorité, analysée de façon hiérarchique.
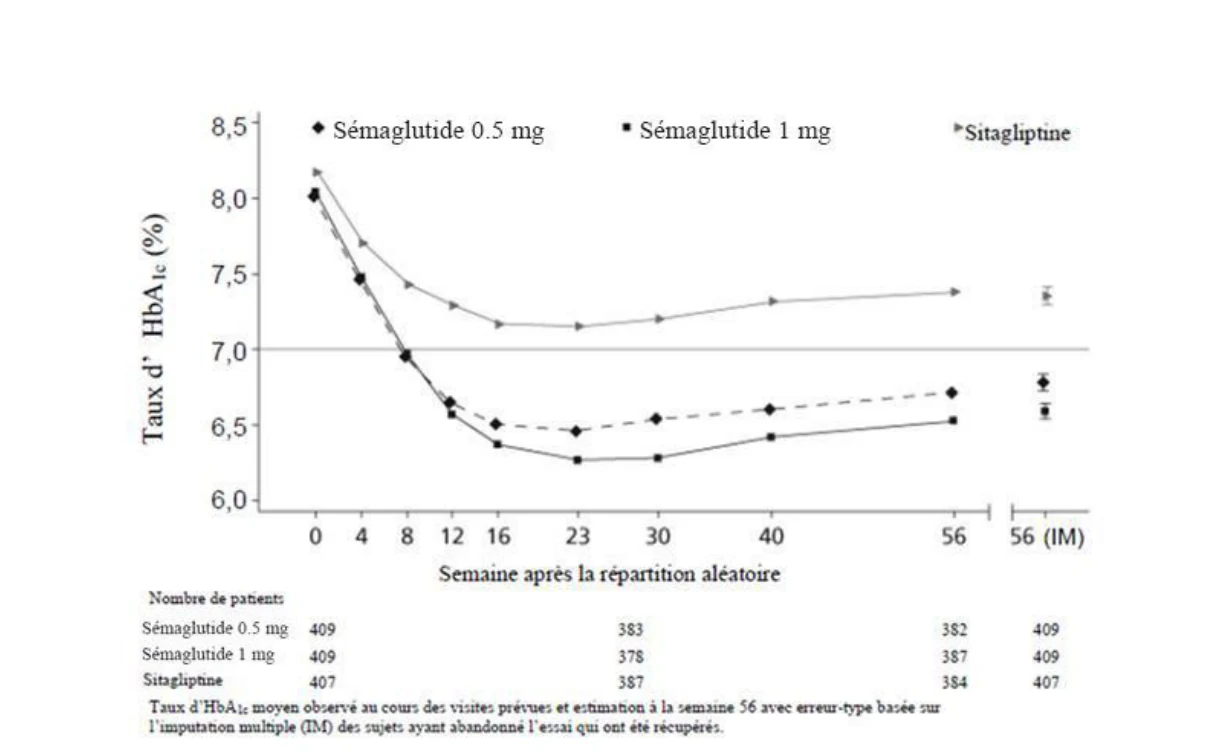
Figure 1 Taux d’HbA1c moyen (%) au fil du temps – début de l’essai à la semaine 56
(SUSTAIN 2)
En association avec de la metformine ou de la metformine associée à une sulfonylurée – SUSTAIN 3
Dans le cadre d’un essai à répartition aléatoire, ouvert et contrôlé par traitement actif de 56 semaines, 813 patients prenant de la metformine en monothérapie (49 %), de la metformine en association avec une sulfonylurée (45 %) ou une thiazolidinédione (6 %) ont été répartis aléatoirement selon un rapport de 1:1 pour recevoir sémaglutide injection 1 mg une fois par semaine ou de l’exénatide à LP 2 mg une fois par semaine. Pendant toute la durée de l’essai, les sujets devaient continuer de prendre le traitement de fond qu’ils utilisaient avant l’essai.
L’objectif principal était de comparer l’effet du sémaglutide 1 mg une fois par semaine à celui de l’exénatide à LP 2 mg une fois par semaine sur la maîtrise glycémique après 56 semaines de traitement.
L’âge moyen des patients était de 57 ans et la durée moyenne du diabète de type 2 était de 9 ans. Race : 84 % de race blanche, 7 % de race noire ou afro-américaine et 2 % de race asiatique. Origine ethnique : 24 % (n = 197) des patients étaient d’origine hispanique ou latino-américaine. Au total, 55 % étaient des hommes et l’IMC moyen était de 34 kg/m2.
Le traitement par sémaglutide injection 1 mg administré une fois par semaine pendant 56 semaines a entraîné une réduction du taux d’HbA1c statistiquement supérieure à celle obtenue avec l’exénatide à LP 2 mg administré une fois par semaine (voir le Tableau 9). Tableau 9 Résultats à la semaine 56 d’un essai portant sur sémaglutide injection en comparaison à l’exénatide 2 mg administré une fois par semaine – En association avec de la metformine ou de la metformine associée à une sulfonylurée
| Sémaglutide injection 1 mg | Exénatide à LP 2 mg | |
| Population en intention de traiter (N)a | 404 | 405 |
| Taux d’HbA1c (%) | ||
| Moyenne initiale | 8,4 | 8,3 |
| Variation entre le début et la semaine 56b | -1,4 | -0,9 |
Différence p/r à l’exénatide à LPb [intervalle de confiance à 95 %] | -0,5 [-0,7; -0,3] | - |
| Valeur pc | < 0,0001 | |
| Patients (%) atteignant un taux d’HbA1c< 7 % | 62 | 40 |
| Glycémie plasmatique à jeun (mmol/L) | ||
| Moyenne initiale | 10,6 | 10,4 |
| Variation entre le début et la semaine 56b | -2,47 | -1,87 |
| Poids corporel (kg) | ||
| Moyenne initiale | 96,2 | 95,4 |
| Variation entre le début et la semaine 56b | -4,8 | -2,0 |
a La population en intention de traiter comprend tous les sujets répartis aléatoirement et exposés. À la semaine 56, le critère d’évaluation principal (c.-à-d. le taux d’HbA1c) était manquant pour 9 % et 11 % des patients répartis aléatoirement pour recevoir sémaglutide injection 1 mg et l’exénatide à LP 2 mg, respectivement. Pendant l’essai, 5 % et 10 % de ces mêmes patients ont reçu un médicament de secours. Les données manquantes ont été imputées selon la méthode de l’imputation multiple, d’après la récupération des sujets ayant abandonné l’essai. b Population en intention de traiter évaluée au moyen d’une analyse de covariance ajustée selon la valeur initiale et le pays.
c Valeur p bilatérale pour la non-infériorité (marge de 0,3 %) et la supériorité, analysée de façon hiérarchique.
En association avec un ou deux antidiabétiques oraux : metformine en monothérapie ou metformine associée à une sulfonylurée – SUSTAIN 4
Dans le cadre d’un essai ouvert, contrôlé par traitement actif et à groupes parallèles de 30 semaines, 1 089 patients ont été répartis aléatoirement selon un rapport de 1:1:1 pour recevoir sémaglutide injection 0,5 mg une fois par semaine, sémaglutide injection 1 mg une fois par semaine ou de l’insuline glargine une fois par jour en association avec de la metformine (48 %) ou de la metformine associée à une sulfonylurée (51 %) comme traitement de fond. Pendant toute la durée de l’essai, les sujets devaient continuer de prendre le traitement de fond qu’ils utilisaient avant l’essai. Les patients traités par de l’insuline glargine ont reçu une dose de 10 unités au départ, injectée une fois par jour. L’ajustement de la dose d’insuline visait à atteindre une GPJ de 4,0 à < 5,5 mmol/L (71 à < 100 mg/dL), sans dose maximale précisée. La dose moyenne quotidienne d’insuline à la fin de l’essai était de 29 unités par jour.
L’objectif principal était de comparer l’effet du sémaglutide à 2 niveaux de doses une fois par semaine à celui de l’insuline glargine une fois par jour sur la maîtrise de la glycémie après 30 semaines de traitement.
L’âge moyen des patients était de 57 ans et la durée moyenne du diabète de type 2 était de 8,6 ans. Race : 77 % de race blanche, 9 % de race noire ou afro-américaine et 11 % de race asiatique. Origine ethnique : 20 % (n = 213) des patients étaient d’origine hispanique ou latino-américaine. Au total, 53 % étaient des hommes et l’IMC moyen était de 33 kg/m2. Le traitement par sémaglutide injection 0,5 mg et 1 mg une fois par semaine pendant 30 semaines a entraîné une réduction du taux d’HbA1c statistiquement supérieure à celle obtenue avec l’insuline glargine (voir le Tableau 10).
Tableau 10 Résultats à la semaine 30 d’un essai portant sur sémaglutide injection en comparaison à l’insuline glargine – En association avec un ou deux antidiabétiques oraux : metformine en monothérapie ou metformine associée à une sulfonylurée
| Sémaglutide injection 0,5 mg | Sémaglutide injection 1 mg | Insuline glargine | |
| Population en intention de traiter (N)a | 362 | 360 | 360 |
| Taux d’HbA1c (%) | |||
| Moyenne initiale | 8,1 | 8,2 | 8,1 |
| Variation entre le début et la semaine 30b | -1,2 | -1,5 | -0,9 |
Différence p/r à l’insuline glargineb [intervalle de confiance à 95 %] | -0,3 [-0,5; -0,1] | -0,6 [-0,8; -0,4] | - |
| Valeur pc | < 0,0047 | < 0,0001 | |
| Patients (%) atteignant un taux d’HbA1c< 7 %c | 55 | 66 | 40 |
| Glycémie plasmatique à jeun (mmol/L) | |||
| Moyenne initiale | 9,6 | 9,9 | 9,7 |
| Variation entre le début et la semaine 30b | -1,93 | -2,56 | -2,06 |
| Poids corporel (kg) | |||
| Moyenne initiale | 93,7 | 94,0 | 92,6 |
| Variation entre le début et la semaine 30b | -3,2 | -4,7 | 0,9 |
a La population en intention de traiter comprend tous les sujets répartis aléatoirement et exposés. À la semaine 30, le critère d’évaluation principal (c.-à-d. le taux d’HbA1c) était manquant pour 8 %, 6 % et 6 % des patients répartis aléatoirement pour recevoir sémaglutide injection 0,5 mg, sémaglutide injection 1 mg et de l’insuline glargine, respectivement. Pendant l’essai, 4 %, 3 % et 1 % de ces mêmes patients ont reçu un médicament de secours. Les données manquantes ont été imputées selon la méthode de l’imputation multiple, d’après la récupération des sujets ayant abandonné l’essai.
b Population en intention de traiter évaluée au moyen d’une analyse de covariance ajustée selon la valeur initiale, le pays et les facteurs de stratification.
c Valeur p bilatérale pour la non-infériorité (marge de 0,3 %) et la supériorité, analysée de façon hiérarchique.
En association avec une insuline basale – SUSTAIN 5
Dans le cadre d’un essai à répartition aléatoire, à double insu et à groupes parallèles de 30 semaines, 397 patients dont la maladie n’était pas adéquatement maîtrisée avec une insuline basale (avec ou sans metformine) ont été répartis aléatoirement selon un rapport de 2:2:1:1 pour recevoir sémaglutide injection 0,5 mg une fois par semaine, sémaglutide injection 1 mg une fois par semaine, un placebo 0,5 mg une fois par semaine ou un placebo 1 mg une fois par semaine comme appoint au traitement de fond utilisé avant l’essai. Chez les patients qui présentaient un taux d’HbA1c ≤ 8,0 % au moment de la sélection, la dose d’insuline a été réduite de 20 % au début de l’essai afin de diminuer le risque d’hypoglycémie.
L’objectif principal était de démontrer la supériorité du sémaglutide à 2 niveaux de doses une fois par semaine par rapport au placebo sur la maîtrise de la glycémie chez les sujets atteints de diabète de type 2 traités par une insuline basale.
L’âge moyen des patients était de 59 ans et la durée moyenne du diabète de type 2 était de 13 ans. Race : 78 % de race blanche, 5 % de race noire ou afro-américaine et 17 % de race asiatique. Origine ethnique : 12 % (n = 46) des patients étaient d’origine hispanique ou latino- américaine. Au total, 56 % étaient des hommes et l’IMC moyen était de 32 kg/m2.
Le traitement par sémaglutide injection 0,5 mg et 1 mg a entraîné une réduction du taux d’HbA1c statistiquement supérieure à celle obtenue avec le placebo après 30 semaines (voir le Tableau 11).
Tableau 11 Résultats à la semaine 30 d’un essai portant sur sémaglutide injection en association avec une insuline basale avec ou sans metformine
| Sémaglutide injection 0,5 mg | Sémaglutide injection 1 mg | Placebo | |
| Population en intention de traiter (N)a | 132 | 131 | 133 |
| Taux d’HbA1c (%) | |||
| Moyenne initiale | 8,4 | 8,3 | 8,4 |
| Variation entre le début et la semaine 30b | -1,3 | -1,7 | -0,2 |
Différence p/r au placebob [intervalle de confiance à 95 %] | -1,1 [-1,4; -0,8] | -1,6 [-1,8; -1,3] | - |
| Valeur pc | < 0,0001 | < 0,0001 | |
| Patients (%) atteignant un taux d’HbA1c< 7 % | 56 | 73 | 13 |
| Glycémie plasmatique à jeun (mmol/L) | |||
| Moyenne initiale | 8,9 | 8,5 | 8,6 |
| Variation entre le début et la semaine 30b | -1,55 | -2,17 | -0,45 |
| Poids corporel (kg) | |||
| Moyenne initiale | 92,7 | 92,5 | 89,9 |
| Variation entre le début et la semaine 30b | -3,5 | -6,0 | -1,2 |
a La population en intention de traiter comprend tous les sujets répartis aléatoirement et exposés. À la semaine 30, le critère d’évaluation principal (c.-à-d. le taux d’HbA1c) était manquant pour 7 %, 5 % et 5 % des patients répartis aléatoirement pour recevoir le placebo, sémaglutide injection à 0,5 mg et sémaglutide injection à 1 mg, respectivement. Pendant l’essai,14 %, 2 % et 1 % de ces mêmes patients ont reçu un médicament de secours. Les données manquantes ont été imputées selon la méthode de l’imputation multiple, d’après la récupération des sujets ayant abandonné l’essai.
b Population en intention de traiter évaluée au moyen d’une analyse de covariance ajustée selon la valeur initiale, le pays et les facteurs de stratification.
c Valeur p bilatérale pour la supériorité, analysée de façon hiérarchique.
Sémaglutide injection comparativement au dulaglutide, tous deux en association avec la metformine – SUSTAIN 7
Dans le cadre d’un essai ouvert d’une durée de 40 semaines, 1 201 patients ont été répartis aléatoirement selon un rapport de 1:1:1:1 pour recevoir une fois par semaine sémaglutide injection 0,5 mg, le dulaglutide 0,75 mg, sémaglutide injection 1 mg ou le dulaglutide 1,5 mg. Pendant toute la durée de l’essai, les sujets ont continué de prendre le traitement de fond qu’ils utilisaient avant l’essai, c’est-à-dire de la metformine une fois par jour.
L’objectif principal était le suivant : comparer l’effet sur la maîtrise glycémique de l’administration une fois par semaine de deux niveaux de doses de sémaglutide injection à celui de l’administration une fois par semaine de chacun des deux niveaux de doses de dulaglutide, chez des sujets recevant un traitement de fond par la metformine.
La durée moyenne du diabète de type 2 chez les patients était de 7,4 ans et l’IMC moyen était de 33,5 kg/m2. Au total, 77 % des patients étaient de race blanche, 6 % de race noire ou afro- américaine, 16 % d’origine asiatique et 11 % (n = 138) d’origine hispanique ou latino- américaine.
Le traitement par sémaglutide injection 0,5 mg et 1 mg a entraîné une réduction du taux d’HbA1c statistiquement supérieure à celle obtenue avec le dulaglutide après 40 semaines (voir le Tableau 12).
Tableau 12 Résultats à la semaine 40 d’un essai portant sur sémaglutide injection comparativement au dulaglutide en association avec la metformine
Sémaglutide injection 0,5 mg | Dulaglutide 0,75 mg | Sémaglutide injection 1 mg | Dulaglutide 1,5 mg | |
| Population en intention de traiter (N)a | 301 | 299 | 300 | 299 |
| Taux d’HbA1c (%)d | ||||
| Moyenne initiale | 8,3 | 8,2 | 8,2 | 8,2 |
| Variation entre le début et la semaine 40b | -1,4 | -1,1 | -1,6 | -1,3 |
| Différence p/r au dulaglutide [IC à 95 %]b | -0,3 [-0,4; -0,1] | - | -0,3 [-0,5; -0,1] | - |
| Valeur pb | 0,0017 | 0,0004 | ||
| Patients (%) atteignant un taux d’HbA1c < 7 % | 65c | 51 | 73c | 63 |
| GPJ (mmol/L) | ||||
| Moyenne initiale | 9,8 | 9,7 | 9,8 | 9,6 |
| Variation entre le début et la semaine 40b | -2,0 | -2,0 | -2,6 | -2,0 |
| Poids corporel (kg) | ||||
| Moyenne initiale | 96,4 | 95,6 | 95,5 | 93,4 |
| Variation entre le début et la semaine 40b | -4,2 | -2,1 | -5,8 | -2,8 |
| Différence p/r au dulaglutide [IC à 95 %]b | -2,1 [-3,0; -1,3] | - | -3,1 [-3,9; -2,3] | - |
a La population en intention de traiter comprend tous les sujets répartis aléatoirement et exposés. À la semaine 40, le critère d’évaluation principal (c.-à-d. le taux d’HbA1c) était manquant pour 8 %, 9 %, 5 % et 6 % des patients répartis aléatoirement pour recevoir sémaglutide injection 0,5 mg, sémaglutide injection 1 mg, le dulaglutide 0,75 mg et le dulaglutide 1,5 mg, respectivement. Pendant l’essai, 1 %, 2 %, 5 % et 2 % de ces mêmes patients ont reçu un médicament de secours. Les données manquantes ont été imputées selon la méthode de l’imputation multiple, d’après la récupération des sujets ayant abandonné l’essai. b Population en intention de traiter évaluée au moyen d’une analyse de covariance ajustée selon la valeur initiale et le pays.
c Valeur p bilatérale < 0,01, analyse de régression logistique ajustée selon la valeur initiale et la région. d Valeur p bilatérale < 0,0001 pour la non-infériorité (marge de 0,4 %) et la supériorité, analysée de façon hiérarchique pour chaque niveau de dose dans le principal modèle mixte de l’analyse des mesures répétées.
Sémaglutide injection p/r à un placebo en traitement d’appoint à un iSGLT2 avec ou sans metformine ou une sulfonylurée – SUSTAIN 9
Dans un essai multicentrique, international, à répartition aléatoire, à double insu, à deux groupes parallèles et contrôlé par placebo d’une durée de 30 semaines, 302 patients ont été répartis aléatoirement selon un rapport de 1:1 pour recevoir sémaglutide injection 1 mg ou un placebo, tous deux en association avec un iSGLT2. Pendant toute la durée de l’essai, les sujets ont continué de prendre le traitement de fond qu’ils utilisaient avant l’essai, c’est-à-dire de la metformine ou une sulfonylurée. La randomisation a été stratifiée en fonction du traitement de fond antidiabétique au moment de la sélection (sujet utilisant une sulfonylurée ou n’utilisant pas de sulfonylurée) et du pays (Japon/autre). L’objectif principal était de comparer l’effet de sémaglutide injection administré une fois par semaine en association avec un iSGLT2 sur la maîtrise de la glycémie après 30 semaines de traitement.
L’âge moyen des patients était de 57 ans et la durée moyenne du diabète de type 2 était de 9,7 ans. Race : 69 % de race blanche, 4 % de race noire ou afro-américaine et 24 % de race asiatique. Origine ethnique : 7 % étaient d’origine hispanique ou latino-américaine (n = 22). Au total, 58 % étaient des hommes et le poids corporel moyen et l’IMC moyen étaient de 89,6 kg et de 31,1 kg/m2 respectivement dans le groupe recevant le sémaglutide et de 93,8 kg et de 32,7 kg/m2 dans le groupe recevant le placebo.
Dans cet essai, 99,7 % des sujets prenaient des iSGLT2, 71,5 % prenaient la metformine et 12,9 % prenaient une sulfonylurée. Les iSGLT2 les plus fréquemment utilisés dans cet essai étaient l’empagliflozine (33,8 %), la dapagliflozine (35,1 %) et la canagliflozine (22,5 %).
Le traitement par sémaglutide injection 1 mg administré une fois par semaine en association avec un iSGTL2 pendant 30 semaines a entraîné une réduction du taux d’HbA1c statistiquement supérieure à celle obtenue avec le placebo en association avec un iSGLT2.
Tableau 13 Résultats à la Semaine 30 dans un essai portant sur Sémaglutide injection p/r à un placebo en traitement d’appoint à un iSGLT2 avec ou sans metformine ou une sulfonylurée
Sémaglutide injection 1 mg | Placebo | |
| Population en intention de traiter (N)a | 151 | 151 |
| Taux d’HbA1c (%) | ||
| Moyenne initiale | 8,0 | 8,1 |
| Variation entre le début et la semaine 30b | -1,3 | -0,2 |
Différence p/r au placebob [intervalle de confiance à 95 %] | -1,14 [-1,37; -0,92] | |
| Valeur pb | < 0,0001 | |
| Patients (%) atteignant un taux d’HbA1c < 7 % | 70 | 20 |
| Glycémie plasmatique à jeun (mmol/L) | ||
Sémaglutide injection ® 1 mg | Placebo | |
| Moyenne initiale | 9,11 | 8,94 |
| Variation entre le début et la semaine 30b | -1,69 | -0,08 |
| Poids corporel (kg) | ||
| Moyenne initiale | 89,6 | 93,8 |
| Variation entre le début et la semaine 30b | -4,1 | -1,0 |
a La population en intention de traiter comprend tous les patients répartis aléatoirement. À la semaine 30, le critère d’évaluation principal (c.-à-d. le taux d’HbA1c) était manquant pour 5,3 % et 6,6 % des patients répartis aléatoirement pour recevoir sémaglutide injection 1 mg et le placebo, respectivement. Pendant l’essai, 0,7 % et 5,3 % de ces mêmes patients ont reçu un médicament de secours. Les données manquantes ont été imputées selon la méthode de l’imputation multiple, d’après la récupération des sujets ayant abandonné l’essai.
b Population en intention de traiter évaluée au moyen d’une analyse de covariance ajustée selon la valeur initiale, la stratification (traitement de fond antidiabétique au moment de la sélection : utilisant une sulfonylurée ou n’utilisant pas de sulfonylurée) et la région.
Sémaglutide injection 2,0 mg p/r à sémaglutide injection 1,0 mg comme traitement d’appoint à la metformine avec ou sans une sulfonylurée – SUSTAIN FORTE
Dans le cadre d’un essai à double insu de 40 semaines, 961 patients dont la maladie n’était pas adéquatement maîtrisée avec la metformine avec ou sans une sulfonylurée ont été répartis aléatoirement pour recevoir sémaglutide injection 1 mg une fois par semaine ou sémaglutide injection 2 mg.
L’âge moyen des patients était de 58 ans et la durée moyenne du diabète de type 2 était de 9,5 ans; 88,1 % étaient de race blanche, 4,5 %, de race noire ou afro-américaine et 7,2 %, de race asiatique. Concernant l’origine ethnique, 11,5 % des patients (n = 111) étaient d’origine hispanique ou latino-américaine. L’IMC moyen était de 34,6 kg/m2.
Après 40 semaines, le traitement par sémaglutide injection 2 mg a entraîné une réduction du taux d’HbA1c statistiquement supérieure à celle obtenue avec sémaglutide injection 1 mg.
Tableau 14 Résultats à la semaine 40 d’un essai portant sur sémaglutide injection
2 mg p/r à Sémaglutide injection 1 mg en association avec la metformine avec ou sans une sulfonylurée
| Sémaglutide injection 1 mg | Sémaglutide injection 2 mg | |
| Population en intention de traiter (N)a | 481 | 480 |
| Taux d’HbA1c (%) | ||
| Moyenne initiale | 8,8 | 8,9 |
| Variation entre le début et la semaine 40b | -1,9 | -2,1 |
Différence p/r à 1 mgb [intervalle de confiance à 95 %] | -0,18 [-0,31; -0,04] | |
| Valeur pb | 0,0098 | |
| Patients (%) atteignant un taux d’HbA1c < 7 % | 57,5 | 67,6 |
| Glycémie plasmatique à jeun (mmol/L) | ||
| Moyenne initiale | 10,9 | 10,7 |
| Variation entre le début et la semaine 40b | -3,07 | -3,39 |
| Poids corporel (kg) | ||
| Moyenne initiale | 98,6 | 100,1 |
| Variation entre le début et la semaine 40b | -5,6 | -6,4 |
a La population en intention de traitement comprend tous les patients répartis aléatoirement. À la semaine 40, le critère d’évaluation principal (c.-à-d. le taux d’HbA1c) était manquant pour 5,0 % et 3,1 % des patients répartis aléatoirement pour recevoir sémaglutide injection 2,0 mg et sémaglutide injection 1,0 mg, respectivement. Pendant l’essai, 1,7 % et 4,2 % de ces mêmes patients ont reçu un médicament de secours. Les données manquantes ont été imputées selon la méthode de l’imputation multiple, d’après la récupération des sujets ayant abandonné l’essai. b Population en intention de traiter évaluée au moyen d’une analyse de covariance ajustée selon la valeur initiale, le pays et les facteurs de stratification.
c Valeur p bilatérale pour la supériorité.
.
Effets cardiovasculaires chez les patients atteints de diabète de type 2 et présentant un risque cardiovasculaire élevé
SUSTAIN 6
SUSTAIN 6 était un essai à double insu de 104 semaines dans le cadre duquel 3 297 patients atteints de diabète de type 2 et présentant un risque cardiovasculaire élevé ont été répartis aléatoirement pour recevoir sémaglutide injection 0,5 mg une fois par semaine, sémaglutide injection 1 mg une fois par semaine ou un placebo en plus du traitement de référence. L’objectif principal de l’essai était de confirmer que le traitement par le sémaglutide n’entraîne pas d’augmentation inacceptable du risque cardiovasculaire comparativement au placebo chez les adultes atteints de diabète de type 2. La démonstration était que la limite supérieure de l’intervalle de confiance (IC) bilatéral à 95 % du rapport de risque pour le sémaglutide par rapport au placebo est inférieure à 1,8 lors de la comparaison du temps écoulé avant la première occurrence d’un événement cardiovasculaire indésirable majeur (ECIM).
Au total, 2 735 (83 %) patients présentaient des antécédents de maladie cardiovasculaire et 562 (17 %) patients présentaient un risque élevé, mais pas une maladie cardiovasculaire connue. L’âge moyen au départ était de 65 ans et 61 % des patients étaient des hommes. La durée moyenne du diabète était de 13,9 ans et l’IMC moyen était de 33 kg/m2. Dans l’ensemble, 83 % des patients étaient de race blanche, 7 % étaient de race noire ou afro-américaine et 8 % étaient asiatiques; 16 % ont signalé être d’origine hispanique ou latino-américaine. Les maladies concomitantes dont étaient atteints les patients de cet essai comprenaient les suivantes, sans toutefois s’y limiter : insuffisance cardiaque (24 %), hypertension (93 %), antécédents d’accident ischémique cérébral (12 %) et antécédents d’infarctus du myocarde (33 %).
Au total, 98,0 % des patients ont terminé l’essai; on connaissait le statut vital de 99,6 % des patients à la fin de l’essai. Le principal critère d’évaluation composite correspondait au temps écoulé entre la répartition aléatoire et la première survenue d’un événement cardiovasculaire indésirable majeur (ECIM) : décès d’origine cardiovasculaire, infarctus du myocarde non mortel ou accident vasculaire cérébral non mortel. Le nombre total de sujets ayant présenté un ECIM (principal critère d’évaluation composite) était de 254 (108 [6,6 %] avec sémaglutide injection et 146 [8,9 %] avec le placebo). Le rapport de risque estimé des ECIM associés à sémaglutide injection par rapport au placebo était de 0,74 avec un intervalle de confiance à 95 % (0,58; 0,95). Aucun risque accru d’ECIM n’a été observé avec sémaglutide injection.
Dans l’essai SUSTAIN 6, selon un test a posteriori de supériorité une fois la non-infériorité démontrée, le traitement par sémaglutide injection a montré une réduction statistiquement significative de la fréquence des ECIM. La réduction globale des ECIM était attribuable aux composantes accident vasculaire cérébral non mortel et infarctus du myocarde non mortel.
Les résultats de SUSTAIN 6, y compris la contribution de chaque composante au principal critère d’évaluation composite, sont présentés à la Figure 2
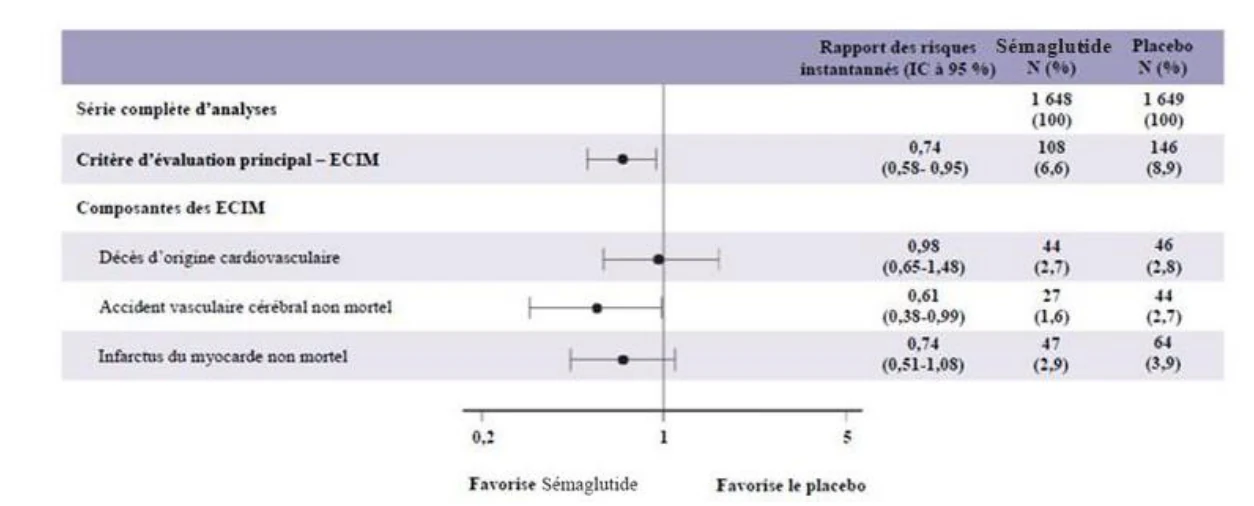 Figure 2 Diagramme arborescent : analyses de chaque événement cardiovasculaire individuel (SUSTAIN 6)
15 Microbiologie
Sans objet.
16 Toxicologie non clinique
Études pharmacologiques sur l’innocuité
Les effets aigus du sémaglutide sur les organes vitaux (système nerveux central, système cardiovasculaire et respiration) et la fonction rénale ont été évalués après l’administration du médicament par voie sous-cutanée à des rats ou à des singes cynomolgus conscients, non attachés et télémesurés. Le sémaglutide a généralement été bien toléré, mais il a entraîné les effets à médiation pharmacologique suivants chez le rat : démarche anormale (marche sur les orteils), diminution de la réponse au toucher, passivité, museau sale, léthargie, horripilation et augmentation aiguë et temporaire de la diurèse. Ces effets sont survenus avec des doses inférieures à l’exposition chez l’humain (Cmax) à la dose maximale recommandée chez l’humain (DMRH). Chez le singe, aucun effet indésirable aigu sur la fonction cardiovasculaire n’a été observé à des doses allant jusqu’à 7 fois l’exposition (Cmax) à la DMRH. Les essais in vitro (canal ionique hERG et fibres de Purkinje isolées de lapin) n’ont révélé aucun effet sur la repolarisation cardiaque.
Toxicologie générale
Des études de toxicité à doses répétées ont été menées chez des souris, des rats et des singes. De manière générale, on a observé une diminution de la consommation d’aliments (accompagnée d’un poids corporel et d’un gain de poids diminués) dans toutes les études. On a également observé des changements moins importants et non nuisibles dans la pathologie clinique et le poids des organes chez toutes les espèces. Les signes cliniques suivants ont aussi été observés au cours des premières semaines de l’administration des doses les plus élevées : diminution de l’activité, posture voûtée et horripilation.
Dans le cadre d’une étude de toxicité à doses répétées de 13 semaines, des souris ont reçu par voie sous-cutanée des doses de 1, 3 et 10 mg/kg/jour (respectivement 9, 30 et 90 fois l’exposition chez l’humain à la DMRH, selon l’ASC chez l’animal). Une hyperplasie des cellules C de la thyroïde a été observée à tous les niveaux de doses; par conséquent, on n’a pas pu déterminer de dose sans effet nocif observé (DSENO) pour cette étude.
Dans le cadre d’une étude de toxicité à doses répétées de 26 semaines, des rats ont reçu par voie sous-cutanée des doses de 0,03, 0,13 et 0,6 mg/kg/jour (respectivement, valeur inférieure à l’exposition chez l’humain et 3 et 14 fois l’exposition chez l’humain à la DMRH, selon l’ASC). En l’absence de résultats indésirables, on a établi la DSENO à 0,6 mg/kg/jour.
Dans le cadre d’une étude de toxicité à doses répétées de 52 semaines, des singes cynomolgus ont reçu par voie sous-cutanée des doses de 0,01, 0,06 et 0,36 mg/kg/jour (respectivement, valeur inférieure à l’exposition chez l’humain et 2 et 14 fois l’exposition chez l’humain à la DMRH, selon l’ASC). Des électrocardiogrammes (ECG) ont révélé un bloc de branche gauche persistant aux semaines 26 et 52 chez une femelle recevant la dose élevée. De plus, une histopathologie a révélé une vacuolisation multifocale du myocarde, accompagnée d’une caryomégalie, dans le ventricule gauche d’un mâle recevant la dose élevée. Comme on n’a pas pu exclure la possibilité que ces résultats soient liés au traitement, on a établi la DSENO à 0,06 mg/kg deux fois par semaine.
Cancérogénicité
Les tumeurs des cellules C de la thyroïde non mortelles observées chez des rongeurs sont un effet connu de la classe des agonistes des récepteurs du GLP-1. Dans le cadre d’une étude de carcinogénicité de 2 ans menée chez des souris CD-1, des doses sous-cutanées de 0,3, 1 et 3 mg/kg/jour (respectivement, 2, 9 et 31 fois l’exposition chez l’humain à la DMRH, selon l’ASC) ont été administrées aux mâles et des doses de 0,1, 0,3 et 1 mg/kg/jour (respectivement, valeur inférieure à l’exposition chez l’humain et 2 et 9 fois l’exposition chez l’humain à la DMRH, selon l’ASC) ont été administrées aux femelles. Des taux d’incidence élevés d’hyperplasie focale ou multifocale des cellules C et d’adénomes des cellules C ont été observés chez les deux sexes à toutes les doses. Chez les animaux témoins, le taux d’incidence d’hyperplasie des cellules C était très faible, et aucun nouveau cas d’adénome des cellules C n’a été observé. L’augmentation du nombre d’adénomes des cellules C de la thyroïde était statistiquement significative chez les deux sexes à toutes les doses. Une augmentation du nombre de carcinomes des cellules C a été observée chez les mâles et les femelles à toutes les doses, alors qu’aucun cas n’a été répertorié chez les animaux témoins. On n’a pas pu déterminer de DSENO pour cette étude.
Dans le cadre d’une étude de carcinogénicité de 2 ans menée chez des rats Sprague-Dawley, des doses sous-cutanées de 0,0025, 0,01, 0,025 et 0,1 mg/kg/jour ont été administrées (respectivement, valeur inférieure, valeur inférieure, valeur inférieure à l’exposition chez l’humain et 3 fois l’exposition chez l’humain à la DMRH, selon l’ASC). Une augmentation de l’incidence d’hyperplasie focale des cellules C de la thyroïde a été observée chez les mâles à toutes les doses. Une augmentation statistiquement significative des adénomes des cellules C de la thyroïde a été observée chez les mâles et les femelles à toutes les doses, et une augmentation statistiquement significative des carcinomes des cellules C de la thyroïde a été observée chez les mâles à ≥ 0,01 mg/kg/jour et chez les femelles à 0,1 mg/kg/jour. Les augmentations des incidences d’adénomes et de carcinomes des cellules C de la thyroïde étaient largement proportionnelles à la dose. On n’a pas pu déterminer de DSENO pour cette étude.
Dans les deux études, on a établi que les incidences accrues d’hyperplasie, d’adénomes et de carcinomes des cellules C de la thyroïde étaient liées au traitement. Les tumeurs des cellules C de la thyroïde sont rarement observées lors des épreuves de carcinogénicité chez la souris et le rat. La pertinence pour l’humain des cas de tumeurs des cellules C de la thyroïde observés chez ces espèces de rongeurs est inconnue et n’a pas pu être déterminée sur la base des résultats des études cliniques et non cliniques (voir 7 Mises en garde et précautions, Cancérogenèse et génotoxicité).
Aucune autre tumeur liée au traitement n’a été observée dans le cadre des études de carcinogénicité.
Génotoxicité
Le sémaglutide ne s’est pas révélé mutagène ni clastogène dans le cadre de la série de tests de génotoxicité standard suivants : test de mutation inverse bactérienne, test in vitro d’aberration chromosomique sur lymphocytes périphériques humains et test in vivo du micronoyau sur des cellules de moelle osseuse de rat.
Toxicologie pour la reproduction et le développement
Dans le cadre d’une étude combinée de toxicité sur la fertilité et le développement embryofœtal chez le rat, on a administré des doses sous-cutanées de 0,01, 0,03 et 0,09 mg/kg/jour (respectivement, toutes inférieures à l’exposition chez l’humain à la DMRH selon l’ASC) à des rats mâles et femelles. Les mâles ont reçu des doses pendant les 4 semaines précédant l’accouplement; les femelles ont reçu des doses pendant les 2 semaines précédant l’accouplement ainsi que durant l’organogenèse, jusqu’au 17e jour de gestation (JG). Aucun effet n’a été observé sur la fertilité des mâles ou la capacité d’accouplement. Chez les femelles, on a observé une augmentation de la durée du cycle d’ovulation à tous les niveaux de doses ainsi qu’une faible réduction du nombre de corps jaunes (ovulations) à ≥ 0,03 mg/kg/jour. Le sémaglutide a entraîné un effet embryotoxique à des expositions sous le seuil cliniquement pertinent. Le sémaglutide a provoqué une réduction du poids corporel maternel et une réduction du nombre de corps jaunes, entraînant un nombre moins élevé d’implantations et une croissance fœtale diminuée. Chez les fœtus, on a observé des incidences accrues de malformations viscérales et squelettiques aux doses moyenne et élevée. Ces malformations consistaient en un raccourcissement des tibias et une mauvaise rotation des membres postérieurs à la dose élevée, ainsi qu’en un arc aortique rétroœsophagien (malformation cardiovasculaire) en association avec une variation de l’origine de l’artère sous-clavière droite aux deux doses les plus élevées. On a également observé des incidences accrues d’anomalies mineures à la dose élevée, y compris des variations squelettiques (composants squelettiques partiellement fusionnés, mal alignés ou présentant une ossification réduite) et des ventricules cérébraux latéraux dilatés. On a ainsi établi la DSENO à 0,01 mg/kg/jour pour la toxicité embryofœtale du sémaglutide chez le rat.
Dans une étude de toxicité sur le développement embryofœtal chez le lapin, on a administré des doses sous-cutanées de 0,001, 0,0025 et 0,0075 mg/kg/jour (respectivement, valeur inférieure, valeur inférieure et valeur égale à l’exposition chez l’humain à la DMRH, selon l’ASC) à des lapines pendant l’organogenèse, c.-à-d. du JG6 au JG19. Le sémaglutide a entraîné une réduction marquée du gain de poids corporel maternel ainsi que de la consommation d’eau et d’aliments. Le sémaglutide a entraîné une augmentation du nombre de pertes post-implantation et une incidence accrue d’ossification incomplète des métacarpes (variation squelettique) aux doses moyenne et élevée, ainsi qu’une augmentation de l’incidence d’autres anomalies squelettiques mineures et non nuisibles à tous les niveaux de doses. On a également observé une incidence accrue d’anomalies viscérales mineures, qui consistaient en une dilatation du bassinet du rein à la dose élevée, et une flexion des membres antérieurs ou des pattes aux doses moyenne et élevée. On a aussi observé un nombre plus élevé de malformations viscérales aux doses moyenne et élevée qui n’avaient pas été observées chez les témoins qui consistaient en des cas multiples de rétines plissées : absence de corps vitré; malformation cardiaque : dilatation du tronc pulmonaire; absence de rein ou d’uretère; absence de glandes surrénales; et scapula pliée : hyperextension du membre antérieur. On a ainsi établi la DSENO à 0,001 mg/kg/jour pour la toxicité embryofœtale du sémaglutide chez le lapin.
Dans une étude de toxicité sur le développement embryofœtal chez le singe cynomolgus, on a administré des doses sous-cutanées de 0,015, 0,075 et 0,15 mg/kg (respectivement, valeur inférieure à l’exposition chez l’humain et 3 et 8 fois l’exposition chez l’humain à la DMRH, selon l’ASC) à des singes gravides tous les 3 jours, du JG20 au JG50. Une perte de poids corporel maternel marquée et une diminution de la consommation d’aliments ont été observées à toutes les doses pendant la période d’administration. Une légère augmentation de l’incidence de malformations fœtales a été observée aux doses moyenne et élevée. Les anomalies fœtales comprenaient des anomalies squelettiques, qui consistaient en des décalages dans l’alignement des vertèbres, des côtes et des sternèbres à la frontière cervico-thoracique observés chez un fœtus dans chacun des groupes recevant la dose moyenne et élevée, une malformation de l’hémisphère droit du cerveau chez un fœtus recevant la dose élevée, en raison d’une accumulation de sang entre la dure-mère et le cerveau, une fusion rénale chez un fœtus recevant la dose moyenne et des kystes hépatiques chez un autre fœtus recevant la dose moyenne. On a ainsi établi la DSENO à 0,015 mg/kg tous les 3 jours pour la toxicité embryofœtale du sémaglutide chez le singe cynomolgus.
Dans une étude de toxicité combinée sur le développement embryofœtal, prénatal et postnatal chez le singe cynomolgus, on a administré des doses sous-cutanées de 0,015, 0,075 et 0,15 mg/kg (respectivement, valeur inférieure à l’exposition chez l’humain et 2 et 4 fois l’exposition chez l’humain à la DMRH, selon l’ASC) à des singes gravides tous les 3 jours, du JG20 au JG140. On a observé une incidence plus élevée de pertes prénatales dans les groupes recevant les doses moyenne et élevée. L’incidence des pertes prénatales était de 5/24 (21 %), 5/22 (23 %), 7/22 (32 %) et 10/24 (42 %) dans le groupe témoin et les groupes recevant la dose faible, moyenne et élevée, respectivement. La plupart des pertes sont survenues entre le JG20 et le JG50. L’incidence des pertes prénatales précoces était de 2/24 (8,3 %), 1/22 (4,5 %), 5/22 (23 %) et 8/24 (33 %) dans le groupe témoin et les groupes recevant la dose faible, moyenne et élevée, respectivement. Une incidence accrue de pertes postnatales a aussi été observée à toutes les doses. L’incidence des pertes postnatales était de 0/19 (0 %), 5/17 (29 %), 3/15 (20 %) et 3/14 (21 %) dans le groupe témoin et les groupes recevant la dose faible, moyenne et élevée, respectivement. Les nourrissons étaient légèrement plus petits à la mise bas dans les deux groupes recevant les doses les plus élevées, mais ont atteint un poids normal au cours de la période d’allaitement. On a ainsi établi la DSENO à 0,015 mg/kg tous les 3 jours pour la toxicité du sémaglutide sur le développement chez le singe cynomolgus.
Toxicité juvénile
Lors d’une étude de toxicité juvénile chez les rats, des doses sous-cutanées de 0,02, 0,13 et 0,6 mg/kg/jour (respectivement, valeur inférieure à l’exposition chez l’humain et 3 et 12 fois l’exposition chez l’humain à la DMRH, selon l’ASC) ont été administrées à de jeunes rats, des jours 21 à 98 après la naissance. Comme dans d’autres études, on a observé une diminution du gain de poids corporel, du poids corporel et de la consommation d’aliments chez les animaux ayant reçu du sémaglutide comparativement aux animaux témoins. Le sémaglutide a aussi entraîné un retard de la maturation sexuelle chez les mâles et les femelles. Il n’y a eu aucune répercussion sur la durée du cycle d’ovulation, les organes reproducteurs des deux sexes, la capacité reproductive des deux sexes ni sur la capacité des femelles à maintenir la grossesse.
17 Monographies de référence
- 1. OZEMPICMD (solution; 0.68 mg/mL, 1.34 mg/mL et 2.68 mg/mL), numéro de contrôle de la présentation 295858, Monographie de produit, Novo Nordisk Canada Inc. (2026-04-14).