


Monographie de produit - Evra
Modifications importantes apportées récemment à la monographie
| 2 Contre-indications | 2026-08 |
| 3 Encadré sur les mises en garde et précautions importantes | 2026-08 |
| 7 Mises en garde et précautions, Système immunitaire | 2026-08 |
| 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique | 2026-08 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................................... 2
Table des matières ............................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ...................................................... 5
- 1.
Indications ............................................................................................................................. 5
1.1. Pédiatrie ................................................................................................................................. 5
1.2. Gériatrie ................................................................................................................................. 5
- 2. Contre-indications ................................................................................................................. 5
- 3. Encadré sur les mises en garde et précautions importantes ..................................................... 6
- 4.
Posologie et administration .................................................................................................... 7
4.2. Posologie recommandée et ajustement posologique ...................................................... 7
4.4. Administration ............................................................................................................. 7
4.5. Dose oubliée .............................................................................................................. 11
- 5. Surdose ............................................................................................................................... 12
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement .................................... 12
- 7.
Mises en garde et précautions .............................................................................................. 13
Généralités ..................................................................................................................................... 13
Cancérogenèse et génotoxicité ..................................................................................................... 16
Appareil cardiovasculaire ............................................................................................................... 16
Système endocrinien et métabolisme ........................................................................................... 17
Appareil génito-urinaire ................................................................................................................. 18
Hématologique .............................................................................................................................. 18
Fonctions hépatique, biliaire et pancréatique ............................................................................... 19
Système immunitaire ..................................................................................................................... 20 Surveillance et examens de laboratoire ........................................................................................ 20
Neurologique ................................................................................................................................. 21
Ophtalmologique ........................................................................................................................... 21
Considérations péri-opératoires .................................................................................................... 21
Fonction psychiatrique .................................................................................................................. 22
Fonction rénale .............................................................................................................................. 22
Santé reproductive ........................................................................................................................ 22
Appareil cutané .............................................................................................................................. 22
7.1. Populations particulières ............................................................................................ 23
7.1.1 Grossesse .................................................................................................................. 23
7.1.2. Allaitement ................................................................................................................ 23
7.1.3. Enfants ...................................................................................................................... 23
7.1.4. Personnes âgées ........................................................................................................ 23
- 8.
Effets indésirables ................................................................................................................ 23
8.1. Aperçu des effets indésirables..................................................................................... 23
8.2. Effets indésirables observés au cours des études cliniques ........................................... 25
8.3. Effets indésirables peu fréquents observés au cours des études cliniques ...................... 26
8.5. Effets indésirables observés après la commercialisation ............................................... 28
- 9.
Interactions médicamenteuses ............................................................................................. 31
9.2. Aperçu des interactions médicamenteuses .................................................................. 31
9.3. Interactions médicament-comportement .................................................................... 32
9.4. Interactions médicament-médicament ........................................................................ 32
9.5. Interactions médicament-aliment ............................................................................... 38
9.6. Interactions médicament-plante médicinale ................................................................ 38
9.7. Interactions médicament-tests de laboratoire .............................................................. 38
- 10.
Pharmacologie clinique ........................................................................................................ 39
10.1. Mode d’action............................................................................................................ 39
10.2. Pharmacodynamie ..................................................................................................... 40
10.3. Pharmacocinétique .................................................................................................... 44
- 11. Conservation, stabilité et mise au rebut ............................................................................... 50
- 12. Instructions particulières de manipulation du produit ........................................................... 50
Partie 2 : Renseignements scientifiques ............................................................................................ 51
- 13. Renseignements pharmaceutiques ....................................................................................... 51
- 14.
Études cliniques ................................................................................................................... 52
14.1. Essais cliniques par indication ..................................................................................... 52
- 15. Microbiologie ...................................................................................................................... 54
- 16. Toxicologie non clinique ....................................................................................................... 55
Renseignements destinés aux patient·e·s ......................................................................................... 65
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
EVRA (timbre à libération prolongée de norelgestromine et d’éthinylestradiol) indiqué pour:
- La prévention de la grossesse
Le profil pharmacocinétique du système transdermique EVRA diffère de celui d’un contraceptif oral. La portée clinique des profils pharmacocinétiques différents de l’administration transdermique et de l’administration orale est inconnue (voir 7 Mises en garde et précautions, Généralités et 10.3 Pharmacocinétique).
1.1. Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée sur les patientes de moins de 18 ans; par conséquent, Santé Canada n’a pas autorisé l’utilisation en pédiatrie.
1.2. Gériatrie
Gériatrie : Santé Canada ne dispose d’aucune donnée sur les femmes post-ménopausées par conséquent, il n’a pas autorisé l’utilisation de cette substance en gériatrie.
2. Contre-indications
Le système transdermique EVRA est contre-indiqué chez les femmes :
- qui sont hypersensibles à ce médicament ou à tout ingrédient de la formulation, y compris tout ingrédient non médicinal ou composant de son contenant. Pour une liste complète, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement;
- avec des antécédents ou une thrombophlébite ou des troubles thromboemboliques actuels;
- présentant des conditions thrombophiliques connues;
- ayant des antécédents ou des troubles cérébrovasculaires réels;
- ayant des antécédents ou une maladie coronarienne;
- avec une valvulopathie cardiaque avec complications;
- affection hépatique active, ou épisode actuel ou antécédents de tumeurs hépatiques bénignes ou malignes;
- Utilisation concomitante avec des médicaments contenant de l’ombitasvir/ paritaprévir/ ritonavir et du dasabuvir, des médicaments contenant du glecaprévir/pibrentasvir ou du sofosbuvir/velpatasvir/voxilaprévir (voir 7 Mises en garde et précautions, Hépatite C);
- avec un carcinome du sein connu ou présumé;
- avec un carcinome de l’endomètre ou une autre néoplasie dépendante des œstrogènes connue ou présumée;
- avec des saignements vaginaux anormaux non diagnostiqués;
- avec ictère stéroïdo-dépendant, ictère cholestatique, antécédents d’ictère de grossesse;
- avec toute lésion oculaire résultant d’une maladie vasculaire ophtalmique, telle qu’une perte partielle ou totale de la vision, ou un défaut des champs visuels;
- avec une grossesse connue ou présumée;
avec des antécédents ou une affection actuelle de migraine avec aura focale;
- avec présence de facteurs de risque sévères ou multiples de thrombose artérielle ou veineuse tels que : valeurs persistantes de tension artérielle systolique ≥ 160 mmHg ou de tension artérielle diastolique ≥ 100 mmHg
- prédisposition héréditaire ou acquise à la thrombose veineuse ou artérielle, telle que la mutation Leiden du facteur V et la résistance à la protéine C activée (PCA), une carence en antithrombine III, en protéine C ou en protéine S, une hyperhomocystéinémie (p. ex. due aux mutations MTHFR C677T ou A1298), une mutation G20210A du gène de la prothrombine, ou des anticorps antiphospholipides (anticardiolipine, anticoagulant lupique)
- dyslipoprotéinémie grave
- fumeuse âgée de plus de 35 ans
- diabète sucré avec atteinte vasculaire
- chirurgie majeure associée à un risque accru de thrombo-embolie postopératoire
- immobilisation prolongée
3. Encadré sur les mises en garde et précautions importantes
On a évalué le risque de thrombo-embolie veineuse (TEV) chez des utilisatrices du timbre ORTHO
EVRA (la préparation d’EVRA commercialisée aux États-Unis) et chez des utilisatrices de contraceptifs oraux renfermant du norgestimate (NGM) et 35 mcg d’éthinylestradiol (EE) dans le cadre de deux études épidémiologiques avec cas-témoins intra-cohorte qui ont été menées chez des femmes âgées de 15 à 44 ans. Lors de l’une de ces études, on a observé un risque accru de TEV chez les utilisatrices prenant couramment ORTHO EVRA par rapport aux utilisatrices prenant couramment des contraceptifs oraux [rapport de cotes 2,46 (IC à 95 % de 1,10 à 5,52)]. Dans l’autre étude, on n’a observé aucune augmentation du risque de TEV chez les utilisatrices prenant couramment ORTHO EVRA [rapport de cotes 0,9 (IC à 95 % de 0,5 à 1,6)] (voir 7 Mises en garde et précautions, Généralités).
- Il est conseillé aux prescripteurs d’évaluer attentivement le risque au départ et le risque cumulatif de thrombo-embolie des patientes avant de prescrire des contraceptifs hormonaux, y compris EVRA. L’obésité (IMC ≥ 30 kg/m2) a été identifiée comme un facteur de risque de thrombo-embolie veineuse. Une prudence particulière s’impose lorsqu’on prescrit des contraceptifs hormonaux, y compris EVRA, aux femmes obèses (voir 2 Contre-indications; 7 Mises en garde et précautions, Généralités; 7 Mises en garde et précautions, Cardiovasculaire; 7 Mises en garde et précautions, Endocrine et métabolisme; 7 Mises en garde et précautions Hématologique et 8 Effets indésirables).
- La cigarette augmente le risque d’événement cardiovasculaire grave associé à l’utilisation de contraceptifs hormonaux. Ce risque augmente avec l'âge, notamment chez les femmes âgées de plus de 35 ans et en fonction du nombre de cigarettes fumées. Par conséquent, les fumeuses âgées de plus de 35 ans ne doivent pas utiliser les contraceptifs hormonaux, y compris EVRA (voir 7 Mises en garde et précautions, Cardiovasculaire).
- Les contraceptifs hormonaux NE PROTÈGENT PAS contre les infections transmissibles sexuellement (ITS), y compris le VIH/sida. Pour obtenir une protection contre les ITS, il est recommandé d’utiliser des condoms de latex ou de polyuréthane EN MÊME TEMPS que le contraceptif hormonal.
- EVRA peut causer ou aggraver les symptômes de l’angioœdème héréditaire ou acquis. Il s’agit d’une réaction indésirable grave. Voir la section 7 Mises en garde et précautions, Système immunitaire.
4. Posologie et administration
4.2. Posologie recommandée et ajustement posologique
Pour produire une efficacité contraceptive maximale, le système transdermique EVRA doit être utilisé exactement de la façon prescrite.
Aperçu général du système transdermique de contraception
Ce système est fondé sur un cycle de 28 jours (4 semaines). Un nouveau timbre est appliqué chaque semaine pendant trois semaines (21 jours au total); aucun timbre n'est appliqué durant la Semaine 4. On peut s'attendre à un saignement de retrait durant cette période.
Chaque nouveau timbre sera donc appliqué le même jour de la semaine. Ce jour-là sera le « Jour de changement du timbre ». Par exemple, si on applique le premier timbre un lundi, tous les timbres subséquents devront être appliqués un lundi. Il ne faut porter qu'un seul timbre à la fois.
Le timbre EVRA ne doit pas être coupé, endommagé ou modifié de quelque façon que ce soit. Le fait de couper ou endommager le timbre EVRA, ou de modifier ses dimensions, peut en diminuer l’efficacité contraceptive.
Le lendemain du jour correspondant à la fin de la Semaine 4, on commence un nouveau cycle de quatre semaines en appliquant un nouveau timbre. On ne doit en aucun cas laisser passer plus de sept jours sans timbre entre les cycles posologiques.
Des essais cliniques ont démontré que les patientes qui avaient été randomisées pour recevoir EVRA ont pu observer le schéma posologique hebdomadaire plus facilement que celles qui devaient prendre chaque jour un contraceptif oral (voir 14 Études cliniques).
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique. Voir 1.1 Pédiatrie.
4.4. Administration
1 Si la patiente commence à utiliser EVRA pour la première fois,
elle doit attendre le premier jour de sa menstruation. Elle peut choisir un début Premier jour ou un début Dimanche (voir ci-dessous). Le jour où elle appliquera son premier timbre sera le Jour 1. Son « Jour de changement du timbre » sera ce jour-là chaque semaine. 
| 2 |
OU
|
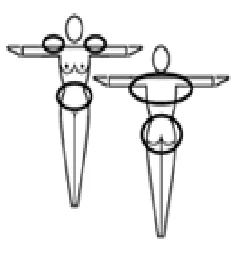
| 3 | Où appliquer le timbre. Le timbre doit être appliqué sur une peau sans poil, saine, propre, sèche et intacte, au niveau des fesses, de l’abdomen, de la partie supéro-externe du bras ou du haut du torse, à un endroit où il n’y aura pas de frottement avec des vêtements ajustés. Il ne faut pas appliquer EVRA sur une peau rouge, irritée ou coupée, ni le mettre sur les seins. Pour éviter toute interférence avec les propriétés adhésives d’EVRA, il ne faut pas mettre de maquillage, de crème, de lotion, de poudre ou d’autre produit topique sur la peau à l’endroit où le timbre EVRA est présentement appliqué ou sera appliqué prochainement. |
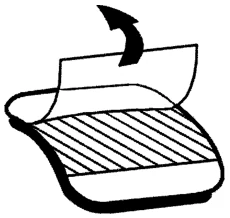
| 4 | Application du timbre EVRA On ouvre la pochette en papier d’aluminium en la déchirant le long du bord avec les doigts. On saisit fermement un coin du timbre et on le sort de la pochette avec précaution. Un timbre peut parfois coller à l’intérieur de la pochette - la patiente doit faire attention de ne pas retirer par mégarde la garniture transparente en sortant le timbre. On enlève ensuite la moitié de la garniture protectrice transparente. La patiente doit éviter de toucher la surface adhésive du timbre. |
| 5 | On place le timbre sur la peau et on enlève l’autre moitié de la garniture. La patiente doit appuyer fermement sur le timbre avec la paume de la main pendant 10 secondes, en s’assurant que les bords adhèrent bien. Elle doit vérifier chaque jour que son timbre est bien collé. |
| 6 | Le timbre se porte pendant 7 jours (une semaine). Le « Jour de changement du timbre », le Jour 8, on enlève le timbre usagé et on en applique immédiatement un nouveau. Le timbre usagé renferme encore des hormones actives – il faut le plier soigneusement en deux, de sorte qu’il adhère à lui-même, avant de le jeter. |
| 7 | Un nouveau timbre est appliqué la Semaine 2 (Jour 8) et à nouveau la Semaine 3 (Jour 15), le « Jour de changement du timbre » habituel. Le changement de timbre peut se faire à n’importe quel moment le Jour de changement. Les timbres EVRA consécutifs doivent être appliqués à un endroit différent de la peau pour éviter toute irritation éventuelle, bien qu’on puisse utiliser la même région anatomique. |
| 8 | La Semaine 4 est une semaine sans timbre (Jour 22 à Jour 28) qui termine le cycle contraceptif de quatre semaines. La menstruation devrait survenir cette semaine-là. |
| 9 | Le cycle suivant de quatre semaines commence par l’application d’un nouveau timbre le « Jour de changement du timbre » habituel, le lendemain du Jour 28, quel que soit le jour du début ou de la fin de la menstruation. On ne doit en aucun cas laisser passer plus de 7 jours sans timbre entre les cycles posologiques. |
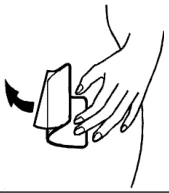
L’adhésivité du timbre a été évaluée indirectement par les taux de remplacement en cas de décollement partiel ou complet. L’expérience avec plus de 70 000 timbres EVRA portés à des fins de contraception pendant 6 à 13 cycles a montré que 4,7 % des timbres ont été remplacés, soit parce qu’ils s'étaient complètement décollés (1,8 %), soit parce qu’ils s'étaient décollés partiellement (2,9 %). De même, dans une petite étude sur le port du timbre dans des conditions d’effort physique intense, de température et d’humidité variables, moins de 2 % des timbres ont été remplacés en raison d’un décollement complet ou partiel.
Si les extrémités du timbre EVRA se soulève ou que le timbre se décolle complètement et reste décollé, l’apport de médicament sera insuffisant.
Si EVRA reste décollé, même partiellement:
- pendant moins d’un jour (au maximum 24 heures), l’utilisatrice doit le réappliquer au même endroit ou le remplacer immédiatement par un nouveau timbre EVRA. Aucune méthode de contraception supplémentaire n’est nécessaire. Le prochain timbre EVRA doit être appliqué le « Jour de changement du timbre habituel ».
- pendant plus d’un jour (> 24 heures) OU si l’utilisatrice ne sait pas exactement depuis combien de
temps le timbre s’est soulevé ou décollé, elle pourrait ne pas être protégée d’une grossesse. L’utilisatrice doit arrêter le cycle de contraception en cours et commencer immédiatement un 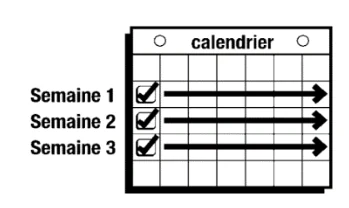
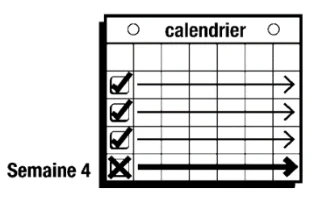
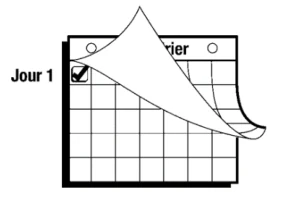
 nouveau cycle en appliquant un nouveau timbre EVRA. Elle a maintenant un nouveau Jour 1 et un nouveau Jour de changement du timbre. Elle doit utiliser une méthode de contraception non hormonale pendant la première semaine du nouveau cycle seulement.
Il ne faut pas réappliquer un timbre s’il ne colle plus, s’il adhère à lui-même ou à une autre surface, si un corps étranger s'y est collé ou s’il s’est déjà décollé partiellement ou complètement auparavant. Si un timbre ne peut pas être remis en place, il faut appliquer immédiatement un nouveau timbre. Il ne faut utiliser aucun ruban adhésif ni bandage pour maintenir le timbre EVRA en place.
Ajustement du jour de changement
Si l’utilisatrice désire modifier le « Jour de changement du timbre », le cycle en cours doit être achevé, le troisième timbre EVRA étant retiré le jour approprié. Pendant la semaine sans timbre, un nouveau « Jour de changement du timbre » pourra être choisi en appliquant le premier timbre EVRA du cycle suivant aussitôt atteint le jour souhaité. En aucun cas, ne doit-elle passer plus de sept jours consécutifs sans timbre.
Plus l’intervalle sans timbre est court, plus élevé est le risque de saignements intermenstruels et de microrragies à la place du saignement de retrait attendu. Cette pratique est prévue pour un changement unique et ne devrait pas être utilisée comme schéma posologique standard étant donné qu’on ne dispose pas de données sur l’innocuité à long terme lors de l’utilisation continue d’EVRA.
Passage d’un contraceptif oral au timbre
Le traitement par EVRA doit commencer le premier jour du saignement de retrait. S’il n’y a pas de saignement de retrait dans les 5 jours qui suivent la prise du dernier comprimé actif (renfermant des hormones), il faut écarter la possibilité de grossesse avant le début du traitement par EVRA. Si le traitement commence après le premier jour du saignement de retrait, il faut utiliser une méthode de contraception non hormonale supplémentaire pendant sept jours. Si plus de sept jours s’écoulent après la prise du dernier comprimé contraceptif oral actif, la patiente pourrait avoir eu une ovulation. Il faut avertir la patiente de consulter son médecin avant de commencer le traitement par EVRA. Si un rapport sexuel a eu lieu pendant un tel intervalle prolongé sans timbre, il faut envisager la possibilité de fécondation.
Utilisation après l’accouchement
Les femmes qui choisissent de ne pas allaiter doivent commencer le traitement contraceptif par EVRA au moins quatre semaines après l’accouchement (voir 7 Mises en garde et précautions, Hématologique).
Utilisation après un avortement ou une fausse couche
Après un avortement ou une fausse couche survenant avant 20 semaines de grossesse, EVRA peut être instauré immédiatement. Il n’est pas nécessaire d’utiliser une méthode de contraception supplémentaire si EVRA est instauré immédiatement. Sachez que l’ovulation peut survenir dans un délai de 10 jours à compter de l’avortement ou de la fausse couche.
Après un avortement ou une fausse couche survenant à 20 semaines de grossesse ou plus, EVRA peut être instauré soit le Jour 21 après l’avortement, soit le premier jour de la première menstruation spontanée, selon le jour qui arrive en premier. On ne connaît pas l’incidence de l’ovulation le Jour 21 qui suit un avortement (à 20 semaines de grossesse).
En cas de vomissements ou de diarrhée
Contrairement aux contraceptifs oraux, l’apport de médicament par application transdermique ne devrait pas être affecté par les vomissements, ni par la diarrhée.
En cas d’irritation de la peau
Si l’utilisation du timbre entraîne une irritation désagréable, on peut appliquer un nouveau timbre à un nouvel endroit jusqu’au prochain Jour de changement du timbre. Il ne faut porter qu’un seul timbre à la fois.
Instructions supplémentaires pour tous les schémas posologiques
Les saignements intermenstruels, les microrragies et l’aménorrhée sont des raisons fréquentes de l’abandon des contraceptifs hormonaux par les patientes.
Saignements intermenstruels ou microrragies
En cas de saignements intermenstruels ou de microrragies (saignements survenant pendant la période d’application d’EVRA), le traitement doit être poursuivi. Ce type de saignements disparaît en général après les premiers cycles d’utilisation. Il faut toutefois envisager des causes non fonctionnelles et, dans les cas de saignements vaginaux anormaux persistants ou récurrents de cause indéterminée, des mesures diagnostiques adéquates sont indiquées afin d’écarter la possibilité d’une grossesse ou d’une affection maligne. Si une cause pathologique a été exclue, le problème pourrait se résoudre avec le temps ou avec le passage à une autre formulation. Le passage à un contraceptif hormonal ayant une teneur plus élevée en œstrogène, bien que potentiellement utile pour minimiser l’irrégularité menstruelle, ne doit être effectué qu’en cas de nécessité, étant donné que cela pourrait accroître le risque de thrombo-embolie.
Aménorrhée
Utilisation des contraceptifs hormonaux en cas d’absence de menstruation :
- 1. Si la femme n’a pas respecté le schéma prescrit, il faut exclure la possibilité de grossesse au moment de la première absence de menstruation.
- 2. Si EVRA a été utilisé correctement, l’absence de saignement de retrait (saignement qui devrait survenir pendant la semaine sans timbre) n’indique pas nécessairement une grossesse. Si la femme a respecté le schéma prescrit et n’a pas de menstruation pendant un seul cycle, elle doit continuer à utiliser le timbre contraceptif et en appliquer un nouveau le prochain Jour de changement prévu. Si la femme a respecté le schéma prescrit et n’a pas de menstruation pendant deux cycles de suite, il faut exclure la possibilité d'une grossesse avant de continuer l’utilisation des contraceptifs hormonaux.
4.5. Dose oubliée
Si la patiente oublie de changer son timbre :
- au début d’un cycle de timbres (Semaine 1/Jour 1), l’utilisatrice pourrait ne pas être protégée d’une grossesse. L’utilisatrice doit appliquer le premier timbre de son nouveau cycle aussitôt qu’elle s’en aperçoit. Elle a maintenant un nouveau « Jour de changement du timbre » et un nouveau Jour 1. Une méthode de contraception non hormonale doit être utilisée en concomitance pendant les 7 premiers jours du nouveau cycle. Si un rapport sexuel a eu lieu pendant un tel intervalle prolongé sans timbre, il faut envisager la possibilité de fécondation.
au milieu d’un cycle de timbres (Semaine 2/Jour 8 ou Semaine 3/Jour 15):
- pendant un ou deux jours (au maximum 48 heures), l’utilisatrice doit appliquer immédiatement un nouveau timbre EVRA. Le timbre EVRA suivant doit être appliqué le « Jour de changement du timbre » habituel. Aucune méthode de contraception supplémentaire n’est nécessaire.
- pendant plus de deux jours (48 heures ou plus), l’utilisatrice pourrait ne pas être protégée d’une grossesse. L’utilisatrice doit arrêter le cycle de contraception en cours et commencer immédiatement un nouveau cycle de quatre semaines en appliquant un nouveau timbre EVRA. Elle a maintenant un nouveau Jour 1 et un nouveau « Jour de changement du timbre ». Une méthode de contraception non hormonale doit être utilisée en concomitance pendant les 7 premiers jours du nouveau cycle.
à la fin du cycle de timbres (Semaine 4/Jour 22):
- Si le timbre EVRA n’est pas retiré au début de la Semaine 4 (Jour 22), il doit être retiré aussitôt que possible. Le cycle suivant doit commencer le « Jour de changement du timbre » habituel, c’est-à-dire le lendemain du Jour 28. Aucune méthode de contraception supplémentaire n’est nécessaire.
On ne doit en aucun cas laisser passer plus de sept jours sans timbre entre les cycles posologiques. Si elle reste plus de sept jours sans porter de timbre, la patiente pourrait ne pas être protégée d’une grossesse et doit utiliser une méthode de contraception supplémentaire en même temps pendant sept jours. Comme avec les contraceptifs oraux combinés, le risque d’ovulation augmente chaque jour qui passe après la période recommandée sans contraceptif. En cas de rapports sexuels pendant l’intervalle sans timbre, il faut envisager la possibilité de fécondation.
5. Surdose
On n'a pas signalé d’effet nocif grave à la suite de l'ingestion accidentelle de fortes doses de contraceptifs hormonaux. Le surdosage peut entraîner des nausées et des vomissements. Des saignements de retrait peuvent se produire chez les femmes. En cas de surdosage soupçonné, on devrait enlever tous les systèmes de contraception transdermiques et administrer un traitement symptomatique. Deux à trois semaines après un surdosage, il faut réaliser des tests fonctionnels hépatiques, en particulier ceux évaluant les taux des transaminases.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1: Formes posologiques, teneurs et composition
| Voie d’administration | Forme posologique / teneur / | Ingrédients non médicinaux | ||
| composition | ||||
| Transdermique | Timbre à libération prolongée Chaque système transdermique renferme 6 mg de norelgestromine (NGMN) et | Enveloppe extérieure: polyester et polyéthylène Couche intermédiaire: adhésif en polyisobutylène/polybutène, crospovidone, | ||
Description
Le système transdermique EVRA est présenté en boîtes de trois systèmes chacune. Chaque système est scellé dans une pochette protectrice et porte l’inscription « EVRA™ » marquée à chaud.
Chaque système transdermique renferme 6,00 mg de norelgestromine et 0,6 mg d’éthinylestradiol libérant environ 200 mcg de norelgestromine et 35 mcg d’éthinylestradiol à partir du timbre par période de 24 heures.
Le système transdermique EVRA ne contient aucun composant métallique.
7. Mises en garde et précautions
Veuillez consulter la section 3 « Encadré sur les mises en garde et précautions importantes ».
Généralités
Le risque de thrombo-embolie veineuse (TEV) parmi les femmes âgées de 15 à 44 ans, utilisatrices d’ORTHO EVRA par rapport aux utilisatrices de contraceptifs oraux renfermant 30 à 35 mcg d’éthinylestradiol (EE) avec soit du norgestimate (NGM) soit du lévonorgestrel (LNG) a été évalué dans trois études cas-témoins en utilisant les données en ligne des demandes d’indemnisation de soins de santé, provenant d’utilisatrices aux États-Unis. Ces études (voir Tableau 2) qui ont utilisé des méthodologies différentes ont rapporté des rapports de cotes allant de 0,9 (aucune augmentation de risque) à 2,5 (risque à peu près double). Une des études (i3 Ingenix) a inclus l’examen du dossier du patient afin de confirmer la survenue des TEV (voir Tableau 2).
| Voie d’administration | Forme posologique / teneur / | Ingrédients non médicinaux | ||
| composition | ||||
| de 0,6 mg d’éthinylestradiol (EE) et libère environ 35 mcg d’éthinylestradiol et 200 mcg de norelgestromine toutes les 24 heures. | lactate de lauryle, textile en polyester non tissé Garniture protectrice: polydiméthylsiloxane et polyéthylène téréphtalate | |||
Tableau 2: Estimations (rapports de cotes) du risque de thrombo-embolie veineuse chez les utilisatrices actuelles d’ORTHO EVRA par rapport aux utilisatrices de contraceptifs oraux
| Étude épidémiologique | Produit de comparaison | Rapports de cotes (IC à 95 %) |
| i3 Ingenix | norgestimate/35 mcg éthinylestradiol | 2,5* (1,1-5,5) 33 mois de données Ensemble de données no 1 |
1,4 (0,5-3,7) 24 mois de données€ Ensemble de données no 2 | ||
| 2,2 (1,2-4,0) Rapport de cotes cumulatif¥ | ||
Boston Collaborative Drug Surveillance Program (norgestimate) | norgestimate/35 mcg éthinylestradiol | 0,9 (0,5-1,6) 36 premiers mois de données 1,1 (0,6-2,1) prolongation de 17 mois‡ 2,4* (1,2-5,0) prolongation de 14 mois‡ 1,2 (0,9-1,8) [rapports de cotes confondus des 3 ensembles de données ci-dessus] |
Boston Collaborative Drug Surveillance Program (lévonorgestrel) Base de données no 1 | lévonorgestrel/30 mcg éthinylestradiol | 2,0 (0,9-4,1) 48 mois de données |
| Boston Collaborative Drug Surveillance Program (lévonorgestrel) Base de données no 2 | lévonorgestrel/30 mcg éthinylestradiol | 1,3 (0,8-2,0) 69 mois de données |
*L’augmentation du risque de TEV est statistiquement significative.
‡Nouveaux cas non compris dans les estimations précédentes
€Estimation séparée provenant de données de 24 mois sur les nouveaux cas non compris dans l’estimation précédente ¥Rapport de cotes cumulatif de l’ensemble des données no 1 et de l’ensemble des données no 2
Comparaison des contraceptifs oraux et transdermiques
Les prescripteurs devraient connaître les différences entre les profils pharmacocinétiques respectifs des contraceptifs hormonaux combinés de type transdermique et de type oral et devraient faire preuve de prudence lorsqu’ils font une comparaison directe entre ces paramètres. De façon générale, le timbre transdermique est conçu pour assurer un apport constant d’EE et de NGMN pendant une période de sept jours, tandis que les contraceptifs oraux sont à prendre tous les jours et donnent lieu à des pics et des creux quotidiens. La variabilité des paramètres pharmacocinétiques (% CV) d’un sujet à l’autre après l’administration par timbre est plus élevée que la variabilité obtenue pour les contraceptifs oraux. La portée clinique des différences pharmacocinétiques entre l’administration transdermique et l’administration orale est inconnue (voir 10.3 Pharmacocinétique).
Globuline liant les hormones sexuelles (SHBG)
Des rapports publiés ont indiqué que la variation moyenne en pourcentage de la concentration de SHBG, un marqueur de l’activité œstrogénique systémique, est plus élevée après l’application d’un timbre transdermique combiné libérant 20 mcg d’éthinylestradiol et 150 mcg de norelgestromine sur 24 heures comparativement aux variations constatées après l’administration d’un contraceptif oral quotidien. La portée clinique de ces résultats est inconnue.
Interrompre la médication dès le premier signe de l’une des manifestations suivantes:
A. Troubles thrombo-emboliques ou cardiovasculaires tels que: thrombophlébite, embolie pulmonaire, atteinte cérébrovasculaire, ischémie myocardique, thrombose mésentérique ou thrombose rétinienne;
B. États qui prédisposent à la stase veineuse et à la thrombose vasculaire, p. ex. immobilisation après un accident ou alitement pendant une longue maladie. D'autres méthodes non hormonales de contraception devraient être utilisées jusqu'à ce que la femme reprenne ses activités normales. Quant à l'utilisation des contraceptifs hormonaux lorsqu'on envisage une intervention chirurgicale, voir Considérations périopératoires plus loin;
C. Troubles visuels partiels ou complets;
D. Œdème papillaire ou lésions vasculaires ophtalmiques (rétiniennes);
E. Céphalée intense d’origine inconnue ou aggravation de migraines préexistantes;
Risque d’augmentation imprévue de l’exposition au médicament
Voir 9.3 Interactions médicament-comportement et 10.3 Pharmacocinétique.
Patientes fiévreuses: En théorie, les concentrations sériques de l’estradiol pourraient augmenter en présence de fièvre. On ne sait pas à l’heure actuelle si une augmentation de la température entraîne des conséquences cliniques.
Sources externes de chaleur: Étant donné le risque théorique d’exposition accrue à l’éthinylestradiol, on devrait informer toutes les femmes utilisatrices d’éviter d’exposer le point d’application du timbre EVRA à des sources directes de chaleur externe telles que: coussins chauffants, couvertures chauffantes, matelas d'eau chauffés, lampes chauffantes, bouillottes, saunas, bains à remous chauds, exposition intensive au soleil, etc.
Les renseignements suivants proviennent d’études sur des contraceptifs oraux combinés. L’utilisation du système transdermique EVRA serait normalement associée à des risques similaires.
L'utilisation de contraceptifs hormonaux combinés (CHC) est associée à une augmentation du risque de plusieurs affections graves, notamment l'infarctus du myocarde, la thrombo-embolie, l'accident vasculaire cérébral, la néoplasie hépatique et des affections de la vésicule biliaire, bien que le risque de morbidité grave et de mortalité soit faible chez les femmes en bonne santé ne présentant pas de facteurs de risque sous-jacents. Le risque de morbidité et de mortalité augmente de façon significative en présence d'autres facteurs de risque comme le tabagisme, l'hypertension, les hyperlipidémies, l'obésité et le diabète. Les antécédents de prééclampsie sont un facteur de risque prédisposants à la thrombose artérielle associée à l’emploi de contraceptifs hormonaux.
Les renseignements dans la présente section sont basés principalement sur des études menées chez des femmes qui utilisaient des contraceptifs oraux combinés ayant une teneur œstro-progestative plus élevée que ceux utilisés couramment aujourd'hui. L'effet de l'utilisation à long terme de CHC à teneur plus faible en œstrogène et en progestatif, qu’ils soient administrés par voie orale ou transdermique, reste à déterminer.
Cancérogenèse et génotoxicité
Cancer du sein
Pour le cancer du sein, l'âge et des antécédents familiaux marqués constituent les facteurs de risque les plus importants. Parmi les autres facteurs de risque établis figurent l'obésité, la nulliparité et une première grossesse à terme tardive. Les groupes identifiés de femmes à risque accru d'être atteintes d'un cancer du sein avant la ménopause sont les utilisatrices de longue date de contraceptifs hormonaux (plus de huit ans) et celles qui ont commencé à les utiliser à un âge précoce. Chez un petit nombre de femmes, l'utilisation des contraceptifs hormonaux peut accélérer la croissance d'un cancer du sein existant, mais non diagnostiqué. Comme l'accroissement du risque potentiel lié à l'utilisation des contraceptifs oraux est faible, il n'y a pas lieu pour l'instant de modifier les règles de prescription.
On devrait montrer aux femmes qui utilisent des contraceptifs hormonaux la façon de pratiquer l'auto-examen des seins. Elles doivent prévenir leur fournisseur de soins de santé dès qu'elles décèlent une masse quelconque. Un examen clinique annuel des seins est recommandé car, si un cancer du sein apparaît, les médicaments contenant de l'œstrogène peuvent provoquer une progression rapide du cancer.
Cancer du col utérin
Le facteur de risque le plus important de cancer du col utérin est une infection persistante par le virus du papillome humain (VPH). Certaines études suggèrent que l’utilisation des contraceptifs hormonaux a été associée à un risque accru de néoplasie intra-épithéliale cervicale chez certains groupes d’utilisatrices. Toutefois, une controverse persiste quant à savoir dans quelle mesure cette constatation pourrait être attribuable à des différences de comportements sexuels et autres facteurs.
Carcinome hépatocellulaire
Des études ont montré que les utilisatrices de CHC présentent un risque accru de développer un carcinome hépatocellulaire. Le risque semble augmenter avec la durée d’utilisation des contraceptifs hormonaux. Toutefois, le risque imputable (l’incidence excédentaire) de cancers du foie chez les utilisatrices de contraceptifs oraux est extrêmement faible.
Appareil cardiovasculaire
Voir aussi 2 Contre-indications; 7 Mises en garde et précautions, Généralités; 7 Mises en garde et précautions, Hématologique et 8 Effets indésirables.
À la suite de la mise sur le marché d’EVRA, il y a eu des cas d’infarctus du myocarde, d’accident vasculaire cérébral, de thrombose veineuse profonde et d’embolie pulmonaire associés à l’utilisation d’EVRA, dont quelques cas ayant abouti à la mort.
Il est conseillé aux prescripteurs d’évaluer attentivement le risque au départ et le risque cumulatif de thrombo-embolie chez toutes les patientes et d’en discuter avec elles avant de prescrire EVRA.
Facteurs prédisposant à la coronaropathie
Le tabagisme augmente les risques de maladie cardiovasculaire grave et de mortalité. Les contraceptifs hormonaux augmentent ce risque, notamment chez les femmes âgées de plus de 35 ans et en fonction du nombre de cigarettes fumées. Des données convaincantes permettent d'établir à 35 ans la limite supérieure d'âge pour l'utilisation des contraceptifs hormonaux dans le cas des fumeuses. Pour cette raison, les contraceptifs hormonaux, y compris EVRA, ne doivent pas être utilisés par les femmes âgées de plus de 35 ans et qui fument.
D'autres femmes présentent indépendamment un risque élevé de maladie cardiovasculaire, notamment les femmes atteintes d'hypertension (présentant de manière persistante une pression artérielle systolique ≥ 140 mmHg ou diastolique ≥ 90 mmHg), de lupus érythémateux disséminé, d'anomalies du profil lipidique, ou qui ont des antécédents familiaux de diabète. Il n’est pas certain si les contraceptifs hormonaux augmentent ou non ce risque.
Chez les femmes de tout âge non fumeuses et à faible risque, les avantages de l'utilisation des contraceptifs hormonaux l'emportent sur le risque de maladie cardiovasculaire que l’on pourrait attribuer aux préparations à faible teneur en œstrogène et en progestatif. Par conséquent, on peut prescrire des contraceptifs hormonaux à ces femmes jusqu'à l'âge de la ménopause.
Hypertension
Une augmentation de la tension artérielle (TA) a été signalée chez certaines utilisatrices de contraceptifs hormonaux. Les études indiquent que cette augmentation est plus susceptible de se produire chez les utilisatrices de contraceptifs hormonaux plus âgées et dans le cas d’une utilisation prolongée. Pour beaucoup d’utilisatrices, les valeurs élevées de la tension artérielle retourneront à la normale après l’arrêt de la prise des contraceptifs hormonaux. Il n’y a pas de différence dans la survenue de l’hypertension entre les nouvelles et les anciennes utilisatrices. Dans trois essais cliniques d’EVRA (n = 1 530, n = 819 et n = 748, respectivement), la variation moyenne de la tension artérielle systolique et diastolique par rapport aux valeurs de départ était de moins de 1 mmHg.
Les femmes atteintes d'une hypertension essentielle bien maîtrisée peuvent prendre des contraceptifs hormonaux, mais seulement si elles font l'objet d'une étroite surveillance. Si une élévation significative et persistante de la pression artérielle (systolique ≥ 160 mmHg ou diastolique ≥ 100 mmHg) se produit chez un sujet jusque-là normotendu ou hypertendu à quelque moment que ce soit au cours du traitement par le médicament et si elle ne peut pas être suffisamment maîtrisée, il faut interrompre le médicament. En général, les femmes qui développent une hypertension pendant un traitement par contraceptifs hormonaux devraient passer à une méthode de contraception non hormonale. Si d’autre méthodes de contraception ne conviennent pas, on peut continuer le traitement par contraceptif hormonal en association avec un traitement antihypertenseur. Il est recommandé de surveiller régulièrement la pression artérielle tout le long du traitement par contraceptifs hormonaux.
Système endocrinien et métabolisme
Obésité
En général, l’obésité (IMC ≥ 30 kg/m2) est considérée comme un facteur de risque de thrombo-embolie veineuse.
Après la commercialisation, des cas de thrombo-embolie ont été signalés chez des femmes utilisant EVRA qui présentaient un surpoids (IMC ≥ 25 kg/m2) ou une obésité (IMC ≥ 30 kg/m2). Une prudence particulière s’impose lorsqu’on prescrit des contraceptifs hormonaux, y compris EVRA, aux femmes obèses 7 Mises en garde et précautions, Hématologique.
Poids corporel ≥ 90 kg
Des analyses de données de phase III semblent indiquer que le système transdermique EVRA pourrait être moins efficace chez les femmes dont le poids corporel est ≥ 90 kg (198 lb) que chez les femmes dont le poids corporel est moins élevé. Au-dessous de 90 kg, il n'y avait aucune association apparente entre le poids corporel et le taux de grossesse (voir 14 Études cliniques).
Effets sur les lipides et autres effets métaboliques
Un faible pourcentage de femmes présenteront une altération des taux de lipides lorsqu’elles utilisent des contraceptifs oraux. Les femmes présentant une dyslipidémie non maîtrisée devraient utiliser d’autres moyens de contraception (voir aussi 2 Contre-indications). Des taux élevés de triglycérides plasmatiques pourraient entraîner une pancréatite ou d’autres complications.
Diabète
Les contraceptifs hormonaux minidosés actuels n'exercent qu'un effet minime sur le métabolisme du glucose. Les patientes diabétiques ou ayant des antécédents familiaux de diabète doivent faire l'objet d'une surveillance attentive pour déceler toute dégradation du métabolisme des glucides. Les femmes prédisposées au diabète peuvent utiliser les contraceptifs hormonaux à condition de pouvoir faire l'objet d'une étroite surveillance. Les jeunes patientes diabétiques dont la maladie est récente et bien contrôlée, et qui ne présentent pas d'hypertension ni de manifestations d'atteinte vasculaire, comme des modifications du fond d'œil, doivent être examinées plus fréquemment lorsqu'elles utilisent des contraceptifs hormonaux.
Dans le cadre d'un essai clinique de six cycles avec EVRA, on n'a observé aucune modification cliniquement significative de la glycémie à jeun entre le début et la fin du traitement.
Appareil génito-urinaire
Métrorragie
Les saignements vaginaux irréguliers et persistants doivent faire l'objet d'une investigation pour exclure une affection sous-jacente. Pour de plus amples renseignements sur les saignements irréguliers voir 4 Posologie et administration.
Fibromes
On doit surveiller de près les femmes ayant des fibromes (léiomyomes). Une augmentation soudaine du volume des fibromes, la douleur et la sensibilité au toucher nécessitent l'interruption de l’utilisation des contraceptifs hormonaux.
Hématologique
Voir aussi 2 Contre-indications, et 8 Effets indésirables.
Dans les essais cliniques (n = 3 330 sujets avec 1 704 années-femmes d'exposition), deux cas d'embolie pulmonaire non fatale ont été signalés avec l'utilisation d'EVRA, dont un cas postopératoire.
Le risque supplémentaire de TEV est au plus fort pendant la première année d’utilisation d’un premier CHC ou lors de la réinstauration (après un intervalle sans pilule d’au moins 4 semaines) du même ou d’un différent CHC.
À la suite de la mise sur le marché d’EVRA, il y a eu des cas d’infarctus du myocarde, d’accident vasculaire cérébral, de thrombose veineuse profonde et d’embolie pulmonaire associés à l’utilisation d’EVRA, dont quelques cas ayant abouti à la mort.
Il est conseillé aux prescripteurs d’évaluer attentivement le risque au départ et le risque cumulatif de thrombo-embolie chez toutes les patientes et d’en discuter avec elles avant de prescrire EVRA.
Période post-partum
Des cas de thrombo-embolie ont été signalés après la mise sur le marché d’EVRA chez des femmes utilisant le timbre jusqu’à deux mois post-partum. Étant donné que le post-partum immédiat est associé à un risque accru de thrombo-embolie, les femmes qui choisissent de ne pas allaiter devraient attendre au moins quatre semaines après l’accouchement avant de commencer à utiliser des contraceptifs hormonaux. Dans la mesure du possible, on devrait encourager les femmes à utiliser une méthode de contraception non hormonale pendant les trois mois après l’accouchement. On doit surveiller étroitement les femmes qui choisissent d’utiliser EVRA dans le post-partum immédiat afin de déceler des signes ou des symptômes de thrombo-embolie.
Après un avortement ou une fausse couche
Après un avortement ou une fausse couche survenant à 20 semaines de grossesse ou plus, on peut commencer à prendre des contraceptifs hormonaux le 21e jour après l'avortement ou le premier jour de la première menstruation spontanée, selon le jour qui arrive en premier (voir 4 Posologie et administration).
Obésité
En général, l’obésité (IMC ≥ 30 kg/m2) est considérée comme un facteur de risque de thrombo-embolie veineuse.
Après la commercialisation, des cas de thrombo-embolie ont été signalés chez des femmes utilisant EVRA qui présentaient un surpoids (IMC ≥ 25 kg/m2) ou une obésité (IMC ≥ 30 kg/m2). Une prudence particulière s’impose lorsqu’on prescrit des contraceptifs hormonaux, y compris EVRA, aux femmes obèses.
Autres facteurs de risque de thrombo-embolie veineuse (TEV)
Parmi d’autres facteurs de risque généralisés de TEV, on compte, sans en exclure d’autres, des antécédents personnels ou familiaux de TEV (une TEV chez un parent direct à un âge relativement précoce peut indiquer une prédisposition génétique), le lupus érythémateux disséminé et des maladies intestinales inflammatoires telles que la maladie de Crohn ou la colite ulcéreuse. Le risque de TEV augmente également avec l’âge et le tabagisme. Ce risque pourrait augmenter de façon temporaire après une immobilisation prolongée, une chirurgie majeure ou un trauma. Par ailleurs, on doit suivre de près les patientes ayant des varices ou portant un plâtre à la jambe.
Si l’on soupçonne une prédisposition héréditaire ou acquise à la thrombo-embolie veineuse chez une femme, on devrait lui recommander de consulter un spécialiste avant de décider de prendre un contraceptif hormonal quelconque.
Fonctions hépatique, biliaire et pancréatique
Ictère
Pour les patientes ayant été atteintes d’un ictère on ne devrait prescrire des contraceptifs hormonaux qu’en procédant avec grande prudence et sous surveillance étroite. Une cholestase liée aux contraceptifs oraux a été documentée chez des femmes ayant des antécédents de cholestase gravidique. Chez les femmes ayant des antécédents de cholestase, cette affection peut se reproduire lors d’une utilisation subséquente de contraceptifs hormonaux.
L'apparition d'un prurit généralisé sévère ou d'un ictère exige l'interruption de la prise du médicament jusqu'à ce que le problème soit résolu.
Si un ictère qui s'avère de type cholestatique se manifeste chez une femme, elle ne devrait pas recommencer à prendre des contraceptifs hormonaux. Chez les femmes qui prennent des contraceptifs hormonaux, on observe parfois des modifications de la composition de la bile ainsi qu'une incidence accrue de calculs biliaires.
Nodules hépatiques
On a signalé des nodules hépatiques (adénomes et hyperplasie nodulaire focale), surtout après un usage prolongé des contraceptifs hormonaux. Bien qu’extrêmement rares, ces lésions ont causé des hémorragies intra-abdominales fatales et il s'agit d'un facteur à prendre en considération en présence d'une masse abdominale, d'une douleur aiguë à l'abdomen ou de signes d'hémorragie intra-abdominale.
Affections de la vésicule biliaire
Des affections de la vésicule biliaire, y compris la cholécystite et la cholélithiase, ont été signalées avec l’utilisation de contraceptifs hormonaux.
Les utilisatrices de contraceptifs oraux courent un risque plus élevé de développer une affection de la vésicule biliaire nécessitant une intervention chirurgicale au cours de la première année d’utilisation. Le risque peut doubler après quatre ou cinq ans d’utilisation.
Hépatite C
EVRA doit être interrompu avant l’instauration d’un traitement par association médicamenteuse contre le virus de l’hépatite C (VHC) contenant l’ombitasvir, le paritaprévir, le ritonavir, le glécaprévir/pibrentasvir ou le sofosbuvir/vélpatasvir/voxilaprévir, avec ou sans dasabuvir (voir 2 Contre-indications et 9 Interactions médicamenteuses). Au cours des essais cliniques sur l’ombitasvir, le paritaprévir, le ritonavir, avec ou sans dasabuvir, des élévations d’ALT 5 à > 20 fois la limite supérieure de la normale (LSN) étaient significativement plus fréquentes chez les sujets féminins en bonne santé et les femmes infectées par le VHC utilisant des médicaments contenant de l’éthinylestradiol comme les CHC. De plus, parmi les patients traités par glécaprévir/pibrentasvir ou
sofosbuvir/velpatasvir/voxilaprévir, on a observé des élévations des taux d’ALT chez les femmes utilisant des médicaments contenant de l’éthinylestradiol comme les CHC. On conseille aux médecins de consulter l’information thérapeutique sur les médicaments utilisés en concomitance dans le traitement contre le VHC associant l’ombitasvir, le paritaprévir, le ritonavir, avec ou sans dasabuvir, glécaprévir/pibrentasvir ou sofosbuvir/velpatasvir/voxilaprévir pour obtenir de plus amples renseignements sur la façon de recommencer EVRA.
Système immunitaire
Les estrogènes exogènes peuvent induire ou exacerber des symptômes d’œdème de Quincke héréditaire et acquis.
Les symptômes peuvent inclure un gonflement du visage, de la langue et/ou de la gorge, des difficultés à avaler, de l’urticaire et/ou une détresse respiratoire. L’œdème de Quincke constitue une réaction indésirable grave et nécessite une consultation immédiate auprès d’un professionnel de santé.
Surveillance et examens de laboratoire
Examen médical et suivi
Avant toute utilisation de contraceptifs hormonaux, il faut effectuer une anamnèse et un examen physique complets, y compris une lecture de la pression artérielle et noter soigneusement les antécédents familiaux. En outre, il faut écarter tout trouble du système de coagulation si un membre quelconque de la famille a souffert, à un jeune âge, de maladies thromboemboliques (p. ex. thrombose veineuse profonde, AVC, infarctus du myocarde). Les seins, le foie, les membres et les organes reproducteurs doivent être examinés. Un frottis de Papanicolaou doit être réalisé chez la femme qui a été sexuellement active.
Le premier examen de contrôle doit avoir lieu après trois mois d'utilisation des contraceptifs hormonaux. Par la suite, un examen doit être effectué au moins une fois par année, ou plus fréquemment si indiqué. Les femmes ayant de forts antécédents familiaux de cancer du sein ou présentant des nodules mammaires devraient être suivies de près. Chaque examen devrait comporter les mêmes vérifications et examens effectués au moment de l'examen initial (décrit ci-dessus) ou être conforme aux recommandations du Groupe d’étude canadien sur l’examen médical périodique.
Neurologique
Migraine et céphalées
L'apparition ou l'exacerbation de migraines ou l'apparition de céphalées inhabituelles qui sont récurrentes, persistantes ou intenses exigent l'interruption de l'utilisation d’EVRA et une étude des causes. Les femmes atteintes de migraines qui prennent des contraceptifs hormonaux peuvent présenter un risque accru d’accident vasculaire cérébral (voir 2 Contre-indications).
Épilepsie/crises convulsives
On a signalé de très rares cas de crises convulsives chez des femmes qui utilisaient EVRA (voir 8.5 Effets indésirables observés après la commercialisation). Les patientes atteintes d’épilepsie ou d’autres troubles convulsifs et qui sont traitées par des anticonvulsivants devraient faire l’objet d’une surveillance étroite lorsqu’elles utilisent des contraceptifs hormonaux. Chez certaines patientes traitées par des anticonvulsivants, il se peut qu’on recommande une méthode de contraception non hormonale. Si une femme subit une nouvelle apparition ou une exacerbation de crises convulsives pendant qu’elle prend EVRA, on devrait réévaluer l’utilisation d’EVRA.
Ophtalmologique
Troubles oculaires
Les femmes enceintes ou qui utilisent des contraceptifs hormonaux peuvent présenter un œdème de la cornée, ce qui peut entraîner des troubles de la vue et modifier la tolérance à l'égard des lentilles cornéennes, surtout si ces dernières sont de type rigide. Les lentilles souples ne posent habituellement pas de problème. En présence de troubles oculaires ou d'une tolérance réduite à l'égard des lentilles, on peut conseiller un arrêt temporaire ou permanent du port des lentilles.
Considérations péri-opératoires
Complications thrombo-emboliques postchirurgicales
On a signalé un risque relatif deux à quatre fois plus élevé de complications thrombo-emboliques postchirurgicales chez les utilisatrices de contraceptifs hormonaux. Le risque relatif de thrombose veineuse chez les femmes qui présentent des affections prédisposantes est deux fois plus élevé que chez celles qui n'en ont pas.
Il faut interrompre l'utilisation des contraceptifs hormonaux et employer une autre méthode de contraception au moins quatre semaines avant une intervention chirurgicale programmée d’un type associé à une augmentation du risque de thrombo-embolie, ainsi que durant une immobilisation prolongée. Il ne faut reprendre l’utilisation de contraceptifs hormonaux qu’au moment de la première menstruation après le congé de l’hôpital suite à une intervention chirurgicale ou après une immobilisation prolongée.
Fonction psychiatrique
Troubles de l’émotivité
Les femmes ayant des antécédents de troubles de l'émotivité, surtout de type dépressif, pourraient être plus sujettes à une rechute si elles utilisent des contraceptifs hormonaux. Dans les cas de rechute grave, l'essai d'une autre méthode de contraception devrait aider à déterminer s'il existe une relation de cause à effet. Les femmes souffrant de syndrome prémenstruel peuvent avoir une réaction variable aux contraceptifs hormonaux, allant de l'atténuation des symptômes à l'aggravation de l'affection.
Fonction rénale
Rétention hydro-sodée
Les contraceptifs hormonaux peuvent causer une certaine rétention hydro-sodée. On doit les prescrire avec prudence et suivre de près les patientes présentant des affections susceptibles d’être aggravées par la rétention hydro-sodée.
Santé reproductive
Retour à la fertilité
Après avoir cessé d'utiliser des contraceptifs hormonaux, la femme devrait attendre au moins une première menstruation normale avant d’envisager une grossesse pour permettre de déterminer la date de conception. Dans l'intervalle, une autre méthode de contraception devrait être utilisée. Il est possible qu’un certain temps doive se passer avant qu’une femme puisse devenir enceinte après l’arrêt du timbre contraceptif, surtout si elle avait des cycles menstruels irréguliers avant d’utiliser le timbre contraceptif.
Aménorrhée
En cas d'aménorrhée, on doit écarter la possibilité d’une grossesse.
Les femmes ayant des antécédents d'oligoménorrhée, d'aménorrhée secondaire ou d'irrégularité menstruelle peuvent continuer d'avoir des cycles anovulatoires ou devenir aménorrhéiques après la fin du traitement combiné aux œstroprogestatifs.
Une aménorrhée qui persiste pendant six mois ou plus après l’interruption du traitement, surtout si elle s'accompagne de galactorrhée, nécessite un examen attentif de la fonction hypothalamo- hypophysaire.
Appareil cutané
Un chloasma peut parfois survenir avec l’utilisation d’une contraception hormonale, particulièrement chez les femmes qui présentent des antécédents de masque de grossesse. Les femmes ayant une tendance au chloasma devraient éviter l’exposition au soleil et aux ultraviolets pendant la prise d’EVRA. Dans bien des cas, le chloasma n’est pas complètement réversible.
7.1. Populations particulières
7.1.1 Grossesse
Des études épidémiologiques approfondies n'ont révélé aucun risque accru de malformations congénitales chez les femmes qui avaient pris des contraceptifs oraux avant leur grossesse.
EVRA est contre-indiqué chez les femmes enceintes. Toutefois, s'il y a conception accidentelle au cours de l'utilisation des contraceptifs hormonaux, aucune donnée concluante n'indique que les hormones contenues dans le contraceptif nuiront au fœtus. En outre, la majorité des études récentes n'indiquent pas d'effet tératogène, en particulier en ce qui concerne les anomalies cardiaques et les malformations des membres, lorsque le contraceptif est pris par erreur au début de la grossesse.
7.1.2. Allaitement
Chez la femme qui allaite, l'utilisation de contraceptifs hormonaux s’accompagne d'excrétion des constituants hormonaux dans le lait maternel, ce qui peut en réduire la qualité et la quantité.
Quelques effets indésirables ont été signalés chez l'enfant, y compris l'ictère et l'augmentation du volume mammaire. On devrait conseiller à la femme qui allaite de ne pas utiliser de CHC, mais plutôt d'autres formes de contraception jusqu'à ce qu'elle ait complètement sevré l'enfant.
7.1.3. Enfants
Enfants (< 18 ans): L'innocuité et l'efficacité d’EVRA chez les femmes de moins de 18 ans n’ont pas été établies. L'utilisation de ce produit avant l'apparition des premières menstruations n'est pas indiquée.
7.1.4. Personnes âgées
Personnes âgées: Le timbre EVRA n’est pas indiqué après la ménopause.
Insuffisance rénale
Aucune étude concernant EVRA n'a été menée chez des femmes atteintes d'insuffisance rénale. Certaines publications ayant suggéré que la fraction non liée de l’éthinylestradiol est plus élevée dans ces cas, on devrait surveiller les femmes atteintes d’insuffisance rénale lorsqu’elles utilisent EVRA.
Insuffisance hépatique
L’utilisation d’EVRA est contre-indiquée pour cette population (voir 2 Contre-indications).
8. Effets indésirables
8.1. Aperçu des effets indésirables
Des événements indésirables ayant été liés à l’utilisation de contraceptifs hormonaux combinés (CHC) sont énumérés ci-après. Il est probable que ces événements s’appliquent également aux contraceptifs hormonaux combinés de type transdermique tels qu’EVRA.
L'utilisation des contraceptifs hormonaux a été liée à une augmentation du risque des effets indésirables graves suivants :
- Thrombophlébite et thrombose veineuse, avec ou sans embolie
- Thrombo-embolie artérielle
- Embolie pulmonaire
- Thrombose mésentérique
- Infarctus du myocarde
- Hémorragie cérébrale
- Thrombose cérébrale
- Hypertension
- Affections de la vésicule biliaire
- Adénomes hépatiques ou tumeurs bénignes du foie
- Lésions neuro-oculaires (p. ex., thrombose rétinienne)
- Anomalies congénitales
Les réactions indésirables suivantes ont également été signalées chez des femmes prenant des contraceptifs hormonaux:
- Nausées
- Vomissements
- Symptômes gastro-intestinaux (p.ex. crampes abdominales et ballonnement)
- Saignements intermenstruels
- Microrragies
- Modification du flux menstruel
- Aménorrhée pendant et après le traitement
- Stérilité temporaire après la cessation du traitement
- Œdème
- Chloasma ou mélasmes pouvant être persistants
- Modifications des seins (sensibilité, grossissement, sécrétion)
- Modifications pondérales (perte ou gain)
- Modifications au niveau de l’érosion et de la sécrétion cervicales
- Diminution de la lactation si administrée immédiatement après l’accouchement
- Ictère cholestatique
- Migraine
- Éruption cutanée (allergique)
- Dépression
- Réduction de la tolérance aux hydrates de carbone
- Candidose vaginale
- Modification de la courbure cornéenne (accentuation)
- Intolérance aux lentilles cornéennes
- Réaction au site d’administration (voies transdermique, sous-dermique ou intramusculaire seulement)
- Symptômes rappelant ceux du syndrome prémenstruel
- Cataractes
- Névrite optique
- Thrombose rétinienne
- Chorée
- Modifications de l’appétit
- Syndrome rappelant la cystite
- Rhinite
- Céphalées
- Nervosité
- Étourdissements
- Hirsutisme
- Perte de cheveux
- Érythème multiforme
- Érythème noueux
- Éruption hémorragique
- Vaginite
- Porphyrie
- Déficience rénale
- Syndrome d’urémie hémolytique
- Phénomène de Raynaud
- Troubles auditifs
- Pancréatite
- Dysménorrhée
- Augmentation de la taille des léiomyomes utérins
- Hyperplasie endocervicale
- Changement de la libido
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Deux essais adéquats et bien contrôlés ont démontré que l’incidence des saignements intermenstruels et des microrragies avec EVRA (norelgestromine/éthinylestradiol) est statistiquement et cliniquement comparable à celle que l’on observe avec les comprimés CYCLEN (norgestimate/éthinylestradiol) et TRIPHASIL (lévonorgestrel/éthinylestradiol).
Le tableau suivant présente les événements indésirables les plus courants survenus au cours de l’utilisation d’EVRA chez ≥ 1 % des sujets, signalés dans le cadre de trois essais cliniques (n = 3 330), dont deux ont comparé EVRA à un contraceptif oral et le troisième a évalué seulement EVRA. Les événements indésirables survenus en cours de traitement comprennent tous les événements indésirables ayant été signalés dans les trois essais cliniques par des femmes utilisant EVRA, sans que l’investigateur tienne compte de l’existence ou non d’un lien causal avec l’emploi d’EVRA.
Tableau 3: Incidence (% de patients) des événements indésirables survenus en cours de traitement dans trois études
| Système organique | EVRA (n = 3 330) (%) |
| Affections gastro-intestinales | nausées (17 %), douleur abdominale (9 %), vomissements (5 %), diarrhée (4 %), dyspepsie (2 %), flatulence (2 %), gastro-entérite (2 %), douleur dentaire (1 %) |
| Système organique | EVRA (n = 3 330) (%) |
| Troubles généraux et anomalies au site d’administration | réaction au point d’application (17 %), symptômes pseudo-grippaux (7 %), fatigue (3 %), blessure (3 %), fièvre (2 %), malaise (1 %) |
| Affections du système immunitaire | allergie (1 %) |
| Infections et infestations | candidose (3 %), otite moyenne (1 %) |
| Investigations | prise de poids (3 %), frottis cervico-vaginal positif (1 %) |
| Affections musculosquelettiques et du tissu conjonctif | douleur dorsale (5 %), myalgie (2 %), trouble tendineux (1 %) |
| Affections du système nerveux | céphalées (21 %), étourdissements (3 %), migraine (3 %) |
| Affections psychiatriques | labilité émotionnelle (4 %), dépression (3 %), diminution de la libido (1 %) |
| Affections du rein et des voies urinaires | infection urinaire (2 %), cystite (1 %) |
| Affections des organes de reproduction et du sein | inconfort mammaire (17 %), dysménorrhée (10 %), vaginite (5 %), douleur mammaire chez la femme (4 %), saignements intermenstruels (3 %), ménorragie (3 %), engorgement mammaire (2 %), augmentation du volume mammaire (2 %), leucorrhée (2 %), adénofibrome du sein (1 %), trouble menstruel (1 %) |
| Affections respiratoires, thoraciques et médiastinales | infection des voies respiratoires supérieures (10 %), pharyngite (5 %), sinusite (5 %), bronchite (2 %), toux (1 %), rhinite (1 %) |
| Affections de la peau et du tissu sous- cutané | prurit (4 %), acné (3 %), éruption cutanée (2 %), prurit génital (1 %) |
8.3. Effets indésirables peu fréquents observés au cours des études cliniques
Affections hématologiques et du système lymphatique : anémie, granulocytopénie, leucopénie, leucocytose, lymphadénopathie, monocytose, anomalie des plaquettes, thrombopénie
Affections cardiaques : angine de poitrine, bradycardie, œdème déclive, hypertension, hypotension, palpitations, tachycardie
Affections de l’oreille et du labyrinthe : troubles auditifs sans autre précision, otalgie, acouphènes, trouble vestibulaire
Affections endocriniennes : goitre, hyperprolactinémie, hypothyroïdie
Affections oculaires: coloration anormale de la conjonctive, conjonctivite, ulcération cornéenne, exophtalmie, anomalie des yeux, douleur oculaire, rétraction des paupières, myopie, décollement de la rétine, vision anormale, xérophtalmie
Affections gastro-intestinales : abdomen distendu, colite, constipation, énanthème, entérite, gastrite, trouble gastro-intestinal sans autre précision, reflux gastro-œsophagien, saignement des gencives, gingivite, glossite, hémorroïdes, bouche sèche, paradontopathie, trouble rectal, augmentation de la salivation, stomatite ulcéromembraneuse, altération du goût, ténesme, carie dentaire, trouble dentaire Troubles généraux et anomalies au site d’administration : asthénie, douleur thoracique, cellulite au point d’application, œdème du visage, bouffées vasomotrices, œdème, œdème généralisé, œdème périphérique, douleur, rigor, syncope, soif, tolérance réduite
Affections hépatobiliaires : cholécystite, cholélithiase, anomalie de la fonction hépatique
Affections du système immunitaire : une réaction allergique, vascularite allergique
Infections et infestations : abcès, herpes simplex, zona, infection, infection bactérienne, infection fongique, infection virale
Investigations : élévation des taux de globulines, élévation de l’ASAT, élévation de l’ALAT, perte de poids
Troubles du métabolisme et de la nutrition : intolérance à l’alcool, anorexie, augmentation de l’appétit, déshydratation, diabète sucré, trouble lipidique, hypercholestérolémie, hyperglycémie, hypertriglycéridémie, hypoglycémie, œdème des jambes, obésité
Affections musculosquelettiques et des tissus conjonctifs : arthralgie, arthropathie, arthrose, bursite, crampes dans les jambes, douleur dans les jambes, faiblesse musculaire, myosite, ostéome, douleurs du squelette, tendinite, torticolis
Tumeurs bénignes, malignes et non précisées : néoplasme mammaire bénin, polype du col utérin, carcinome du col utérin localisé, lipome, mélanome malin, néoplasme sans autre précision, névrome, kyste ovarien, phéochromocytome, néoplasme cutané malin, kyste thyroïdien, fibrome utérin
Affections du système nerveux : convulsions, anomalie de la coordination, dysphonie, hémiplégie, hypertonie, hypoesthésie, hypotonie, méningite, aggravation de la migraine, névralgie, paresthésie, stupeur, tremblements, vertige
Affections psychiatriques : amnésie, anxiété, apathie, pleurs anormaux, dépersonnalisation, dépression aggravée, dyspareunie, insomnie, augmentation de la libido, nervosité, paronirie, psychose maniacodépressive, troubles du sommeil, somnolence, tentative de suicide
Affections du rein et des voies urinaires : dysurie, miction fréquente, pyélonéphrite, calcul rénal, douleur rénale, strangurie, trouble de l’urètre, incontinence urinaire, urine anormale
Affections des organes de reproduction et du sein : atrophie mammaire, dysplasie cervicale, cervicite, lésion du col utérin, endométriose, ulcération génitale, lactation non puerpérale, mastite, trouble des ovaires, inflammation pelvienne, douleur du périnée féminin, troubles utérins sans autre précision, spasme utérin, hémorragie vaginale, trouble vulvaire, saignement de retrait
Affections respiratoires, thoraciques et médiastinales : asthme, bronchospasme, dyspnée, laryngite, pleurésie, pneumonie, stridor
Affections de la peau et du tissu sous-cutané : alopécie, éruption bulleuse, chloasma, dermatite, dermatite de contact, eczéma, folliculite, furonculose, hypertrichose, mélanose, trouble des ongles, paronychie, réaction allergique de photosensibilité, réaction de photosensibilité, anomalies de la pigmentation, psoriasis, purpura, éruption érythémateuse, éruption maculopapulaire, séborrhée, peau moite et froide, dépigmentation de la peau, dyschromies cutanées, trouble cutané, sécheresse de la peau, troubles des glandes sudoripares, sudation accrue, urticaire, vascularite allergique, verrues
Caractéristiques socio-environnementales : toxicomanie
Affections vasculaires : anévrisme, épistaxis, bouffées vasomotrices, hématome, ischémie périphérique, phlébite, embolie pulmonaire, purpura allergique, thrombophlébite, thrombophlébite superficielle, trouble vasculaire, thrombose artérielle des jambes, vascularite, trouble veineux, distension veineuse, douleur veineuse, varices
8.5. Effets indésirables observés après la commercialisation
En plus des événements indésirables observés dans le cadre des essais cliniques et énumérés ci- dessus, les manifestations suivantes correspondent à d’autres événements indésirables graves et inattendus ayant été signalés par des utilisatrices d’EVRA après la mise sur le marché du produit. Ces événements indésirables ont été compilés à partir de rapports spontanés et sont énumérés ci-après sans tenir compte de la fréquence ou d’un rapport causal ou non avec EVRA.
Affections hématologiques et du système lymphatique : syndrome hémolytique et urémique, purpura thrombopénique idiopathique, anémie ferriprive
Affections cardiaques : syndrome coronarien aigu, arythmie, tachycardie atriale, insuffisance cardiaque, athérosclérose coronarienne, dissection coronarienne (à issue fatale), thrombus intracardiaque, infarctus du myocarde, myocardite (à issue fatale), épanchement péricardique, tachycardie sinusale, tachycardie supraventriculaire
Affections congénitales, familiales et génétiques : malformation septale auriculaire, fente labiale, fente palatine, anomalie musculo-squelettique congénitale, kyste dermoïde ovarien, tétralogie du Fallot, malformation des membres, malformation crânienne, malformation septale ventriculaire
Affections de l’oreille et du labyrinthe : mal des transports, otospongiose
Affections endocriniennes : trouble thyroïdien
Affections oculaires : amaurose fugace, cécité, cécité transitoire, cécité unilatérale, cataracte, intolérance aux lentilles cornéennes, néovascularisation cornéenne, diplopie, sécheresse oculaire, trouble oculaire, irritation oculaire, hémorragie oculaire, gonflement oculaire, iritis, mydriase, gêne oculaire, hyperémie oculaire, ictère oculaire, trouble du nerf optique, œdème papillaire, photophobie, thrombose rétinienne, vision trouble, acuité visuelle réduite, troubles de la vision
Affections gastro-intestinales : inconfort abdominal, distension abdominale, ascite, colite ulcéreuse, œdème buccal, troubles gastriques, œdème gastro-intestinal, hémorragie gastro-intestinale, douleurs gastro-intestinales, reflux gastro-œsophagien, hypoesthésie buccale, ischémie intestinale, occlusion intestinale, syndrome de l’intestin irritable, vésicules de la muqueuse buccale, troubles pancréatiques, pancréatite, hémorragie rectale, inconfort gastrique, hernie ombilicale
Troubles généraux et anomalies au site d’administration : abasie, brûlure au site d’application, dermatite au site d’application, décoloration au site d’application, érythème au site d’application, irritation au site d’application, douleur au site d’application, réaction de photosensibilité au site d’application, prurit au site d’application, gonflement au site d’application, urticaire au site d’application, gêne thoracique, frissons, rupture de kyste, décès, difficulté à marcher, progression de la maladie, inefficacité du médicament, interaction médicamenteuse, syndrome de sevrage, dysplasie, sensation anormale, sensation de froid, alternance de bouffées de chaleur et de frissons, nervosité, sensation de changement de température corporelle, troubles de la marche, hernie, faim, irritabilité, gonflement local, œdème, intolérance à la température, réponse thérapeutique retardée
Affections hépatobiliaires : cholestase, trouble de la vésicule biliaire, cirrhose hépatique, insuffisance hépatique, douleur hépatique, hépatite, dommage hépatocellulaire, hépatomégalie, ictère, trouble du foie, thrombose de la veine porte
Affections du système immunitaire : réaction anaphylactique, choc anaphylactique, réaction anaphylactoïde, trouble auto-immunitaire, allergie alimentaire, un œdème de Quincke héréditaire et acquis, une vascularite allergique, hypersensibilité, sarcoïdose
Infections et infestations : infection par streptocoque alpha-hémolytique, appendicite, abcès au sein, thrombose du sinus caverneux, cellulite, infection auriculaire, encéphalite virale (à issue fatale), infection urinaire par Escherichia, gastroentérite virale, infection gastro-intestinale, mononucléose infectieuse, grippe, abcès articulaire, rhinopharyngite, ostéomyélite, maladie pelvienne inflammatoire, pneumonie, infection des voies respiratoires, embolie septique, choc septique, infection cutanée, infection staphylococcique, infection streptococcique, amygdalite, candidose vaginale, infection vaginale, vaginite bactérienne, mycose vulvovaginale
Lésions, intoxications et complications liées aux procédures : plexopathie brachiale, traumatisme crânien, pneumothorax, commotion cérébrale, contusion, erreur d’administration de médicament, exposition médicamenteuse pendant la grossesse, exposition médicamenteuse par le lait maternel, chute, posologie inappropriée, complication au site d’incision, mésusage intentionnel, entorse articulaire, blessure à un membre, erreur médicamenteuse, surdosage, accident de la route, fracture de stress, fracture du poignet
Investigations : augmentation de l’alanine aminotransférase, anticorps antithyroïdiens positifs, augmentation de l’aspartate aminotransférase, augmentation du cholestérol sanguin, augmentation de la créatine phosphokinase sanguine, augmentation de la glycémie, augmentation de la lactate déshydrogénase sanguine, augmentation de la pression artérielle, anomalies des analyses sanguines, augmentation des triglycérides sanguins, augmentation des enzymes cardiaques, anomalie de l’électrocardiogramme, anomalie de l’onde T à l’électrocardiogramme, diminution du rythme cardiaque fœtal, hémoglobine anormale, diminution de l’hémoglobine, diminution du rythme cardiaque, augmentation du rythme cardiaque, rythme cardiaque irrégulier, augmentation des enzymes hépatiques, augmentation de la pression intraoculaire, anomalies du bilan hépatique, augmentation de la vitesse de sédimentation des globules rouges, frottis cervical anormal, anomalies du bilan thyroïdien
Troubles du métabolisme et de la nutrition : anorexie, appétit diminué, diabète non insulino- dépendant, rétention hydrique, intolérance aux aliments, diabète gestationnel, hypokaliémie, appétit augmenté, carence en fer
Affections musculosquelettiques et des tissus conjonctifs : douleur osseuse, douleur au flanc, douleur à l’aine, épanchement articulaire, gonflement articulaire, spasme musculaire, raideur musculaire, secousses musculaires, douleur dans les membres, rhabdomyolyse, syndrome de la coiffe des rotateurs, sensation de pesanteur, douleur à l’épaule
Tumeurs bénignes, malignes et non précisées : môle hydatiforme, néoplasme cérébral, carcinome du col de l’utérus, cancer du côlon de stade II, néoplasme du côlon, fibroadénome du sein, fibromatose, hyperplasie nodulaire focale, carcinome gastro-intestinal, néoplasme hépatique, néoplasme malin, cancer de l’ovaire, néoplasme péritonéal, néoplasme rénal, tératome bénin et cancer de la glande thyroïde
Troubles du système nerveux : amnésie, thrombose de l’artère basilaire, hypertension intracrânienne bénigne, sensation de brûlure, sténose carotidienne, occlusion artérielle cérébrale, hémorragie cérébrale, infarctus cérébral, thrombose cérébrale, thrombose veineuse cérébrale (à issue fatale), accident vasculaire cérébral (à issue fatale), coma, niveau de conscience diminué, dysarthrie, dysgueusie, dyskinésie, encéphalite, paralysie faciale, parésie faciale, fourmillement, crise tonico-clonique, hémiparésie, attaque cérébrale hémorragique, anévrisme intracrânien, thrombose du sinus veineux intracrânien, accident ischémique cérébral, léthargie, perte de conscience, déficience mentale, migraine avec aura, monoparésie, sclérose en plaques, rechute de sclérose en plaques, trouble du système nerveux, névrite optique, crises épileptiques de type petit mal, polyneuropathie, céphalée sinusale, somnolence, trouble du langage, hémorragie sous- arachnoïdienne, thrombose du sinus sagittal supérieur, syncope, attaque cérébrale, accident ischémique transitoire, thrombose du sinus transverse, rétrécissement concentrique du champ visuel, lacune du champ visuel
Affections gravidiques, puerpérales et périnatales : produit de conception anormal, avortement, avortement incomplet, avortement manqué, avortement spontané, menace d’avortement, hémorragie ante-partum, dégénérescence de l’ovule, grossesse extra-utérine, trouble du fœtus, retard de croissance intra-utérine, mort intra-utérine, oligoamnios, placenta previa, insuffisance placentaire, hémorragie post-partum, toxémie prééclamptique, grossesse, hypertension causée par la grossesse, accouchement prématuré, séparation prématurée du placenta, grossesse extra-utérine (avec rupture), grossesse gémellaire, grossesse non planifiée
Affections psychiatriques : comportement anormal, psychose aiguë, labilité affective, agressivité, colère, trouble déficitaire de l’attention avec hyperactivité, trouble bipolaire, suicide accompli, état de confusion mentale, baisse de l’intérêt, humeur dépressive, trouble du langage expressif, hallucinations (auditives, visuelles), idées homicidaires, altération thymique, changements d’humeur, cauchemar, attaque de panique, changement de personnalité, stress, idées suicidaires
Affections du rein et des voies urinaires : chromaturie, trouble rénal, insuffisance rénale, insuffisance rénale aiguë, kyste urétral
Affections des organes de reproduction et du sein : adénomyose, aménorrhée, écoulement mammaire, trouble mammaire, dysplasie mammaire, masse au sein, gonflement des seins, sensibilité des seins, galactorrhée, écoulement génital, éruption génitale, hypertrophie mammaire, hypoménorrhée, infertilité, ménométrorragie, oligoménorrhée, douleur lors de l’ovulation, gêne pelvienne, douleur pelvienne, polyménorrhée, syndrome prémenstruel, trouble des voies de reproduction, kyste utérin, hémorragie utérine, trouble vaginal, lésion vaginale, saignement de retrait irrégulier
Affections respiratoires, thoraciques et médiastinales : syndrome de détresse respiratoire aigu, dyspnée, condensation pulmonaire, syndrome de détresse respiratoire néonatal, œdème pharyngien, douleur pharyngolaryngée, gêne pharyngienne, hémorragie alvéolaire (à issue fatale), congestion pulmonaire, œdème pulmonaire (à issue fatale), hémorragie alvéolaire, embolie pulmonaire (à issue fatale), hypertension pulmonaire, infarctus pulmonaire, thrombose pulmonaire, trouble respiratoire, insuffisance respiratoire, trouble sinusal, apnée du sommeil, trouble des amygdales
Affections de la peau et du tissu sous-cutané : œdème de Quincke, œdème angioneurotique, dermatite allergique, érythème noueux, hyperhidrose, sueurs nocturnes, trouble de la pigmentation, prurit généralisé, pyoderma gangrenosum, éruption cutanée généralisée, éruption papuleuse, éruption prurigineuse, dermatite séborrhéique, irritation cutanée, réaction cutanée, gonflement du visage, urticaire généralisée, jaunissement de la peau.
Actes médicaux et chirurgicaux : interruption volontaire de grossesse, appendicectomie, chirurgie dentaire, chirurgie du pied, cholécystectomie, hospitalisation, hystérectomie, lipectomie, chirurgie plastique, ablation de calculs rénaux, salpingo-ovariectomie, chirurgie, sympathectomie
Affections vasculaires : angiopathie, thrombose artérielle, thrombose du sinus caverneux, collapsus circulatoire, thrombose veineuse profonde (avec issue fatale), hypertension diastolique, embolie, hémorragie, thrombose de l’artère iliaque, thrombose de la veine jugulaire, hypertension maligne, hypotension orthostatique, pâleur, phénomène de Raynaud, thrombose (avec issue fatale), vascularite nécrosante (avec issue fatale), thrombose veineuse, thrombose veineuse des membres.
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
L'administration concomitante de contraceptifs oraux avec d’autres médicaments peut modifier la réponse à l'un ou l'autre agent (voir Tableau 4 et Tableau 5). Des interactions médicamenteuses semblables sont probables avec le système transdermique. Avant de prescrire des contraceptifs hormonaux, il est important d'évaluer tous les médicaments d'ordonnance et en vente libre que prend une patiente.
On conseille aux médecins de consulter les renseignements thérapeutiques des médicaments utilisés en concomitance pour en savoir plus sur les interactions avec les contraceptifs hormonaux ou la possibilité de modifications enzymatiques et le besoin possible d’ajuster la dose.
Consulter Contraceptifs oraux, rapport 1994 (chapitre 8), préparé par Santé Canada, pour d'autres renseignements sur les autres interactions médicamenteuses possibles avec les contraceptifs hormonaux.
Antibiotiques
On a signalé des cas de grossesse lors de l’utilisation de contraceptifs hormonaux en même temps que des antibiotiques, mais des études cliniques sur la pharmacocinétique n’ont pas montré d’effets concordants exercés par les antibiotiques sur les concentrations plasmatiques des stéroïdes synthétiques. Dans une étude pharmacocinétique d’interaction médicamenteuse, l’administration orale de chlorhydrate de tétracycline à la dose de 500 mg quatre fois par jour, pendant les trois jours précédant le port d’ORTHO EVRA et pendant sept jours durant le port d’ORTHO EVRA (préparation d’EVRA commercialisée aux États-Unis) n’a pas influencé de manière significative les paramètres pharmacocinétiques de la norelgestromine et de l’éthinylestradiol.
Médicaments contre le VIH/sida
On a étudié la coadministration de plusieurs inhibiteurs de la protéase du VIH (p. ex. ritonavir) et de plusieurs inhibiteurs non nucléosidiques de la transcriptase inverse (p. ex. névirapine) avec des contraceptifs hormonaux oraux combinés. Or des changements importants (augmentations et diminutions) de l’ASC moyenne de l’œstrogène et du progestatif, ainsi qu’un risque de modification du métabolisme hépatique, ont été notés dans certains cas. L’efficacité et l’innocuité des contraceptifs oraux peuvent être compromises. Les professionnels de la santé devraient consulter la monographie de chacun des inhibiteurs de la protéase du VIH pour de plus amples renseignements sur les interactions médicamenteuses de ces produits.
Augmentation des taux hormonaux plasmatiques liée à la coadministration d’autres médicaments :
Certains médicaments et le jus de pamplemousse peuvent faire augmenter les taux plasmatiques d’éthinylestradiol s’ils sont administrés en concomitance. Parmi ceux-ci, on compte :
- l'acétaminophène
- l’acide ascorbique
- les inhibiteurs du CYP3A4 (dont l’itraconazole, le kétoconazole, le voriconazole, le fluconazole et le jus de pamplemousse)
- certains inhibiteurs de la protéase du VIH (p. ex. atazanavir et indinavir)
- les inhibiteurs de l’HMG-CoA réductase (dont l’atorvastatine et la rosuvastatine)
- certains inhibiteurs non nucléosidiques de la transcriptase inverse (p. ex. l’étravirine).
Coadministration contre-indiquée
On a observé des élévations des taux d’ALT 5 à > 20 fois la limite supérieure de la normale (LSN) chez les sujets féminins en bonne santé et les femmes infectées par le VHC utilisant des médicaments contenant de l’éthinylestradiol comme les CHC avec l’ombitasvir, le paritaprévir, le ritonavir avec ou sans dasabuvir (produits médicinaux antiviraux à action directe) (voir 2 Contre-indications et 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
9.3. Interactions médicament-comportement
Lorsque l’utilisation d’EVRA a été étudiée dans les conditions d'un club de santé (possédant sauna, bain tourbillon et tapis roulant), on a signalé une légère augmentation tant de la concentration à l’état d’équilibre (Css) que de l’aire sous la courbe (ASC) de l’éthinylestradiol; cependant, les valeurs de la Css après ces traitements se situaient à l'intérieur de l’intervalle de référence. La portée clinique de ces constatations est inconnue. Étant donné le risque théorique d’exposition accrue à l’éthinylestradiol, on devrait informer toutes les femmes utilisatrices d’éviter d’exposer le point d’application du timbre EVRA à des sources directes de chaleur externe telles que: coussins chauffants, couvertures chauffantes, matelas d'eau chauffés, lampes chauffantes, bouillottes, saunas, bains à remous chauds, exposition intensive au soleil, etc. (voir 7 Mises en garde et précautions, Généralités et 10.3 Pharmacocinétique).
9.4. Interactions médicament-médicament
Les médicaments apparaissant dans le Tableau 4 et Tableau 5 sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 4: Médicaments pouvant diminuer l’efficacité des contraceptifs oraux
| Classe de | Nom | Effet | Commentaire clinique | ||||
| composé | propre/commun | ||||||
| Antiacides | Diminution de l'absorption intestinale des progestatifs. | Espacer de deux heures la prise de ces médicaments. | |||||
| Anticonvulsivants | Carbamazépine Acétate d’eslicarbazépin e Éthosuximide Felbamate Lamotrigine Oxcarbazépine Phénobarbital Phénytoïne Primidone Rufinamide Topiramate | Induction des enzymes microsomales hépatiques. Accélération du métabolisme des œstrogènes et augmentation de la liaison des progestatifs et de l’éthinylestradiol à la globuline liant les hormones sexuelles. | Utiliser des contraceptifs oraux à plus forte dose (50 mcg d'éthinylestradiol), un autre médicament ou une autre méthode. | ||||
| Classe de | Nom | Effet | Commentaire clinique | ||||
| composé | propre/commun | ||||||
| Antibiotiques | Ampicilline Cotrimoxazole Pénicilline | Perturbation de la circulation entérohépatique, hyperactivité intestinale. | Pour un traitement à court terme, utiliser une méthode additionnelle ou un autre médicament. Pour un traitement à long terme, utiliser une autre méthode. | ||||
| Rifabutine Rifampicine | Accélération du métabolisme des progestatifs. Accélération soupçonnée du métabolisme des œstrogènes. | Utiliser une autre méthode. | |||||
Chloramphénicol Métronidazole Néomycine Nitrofurantoïne Sulfamides Tétracyclines | Induction des enzymes microsomales hépatiques. Perturbation de la circulation entérohépatique. | Pour un traitement à court terme, utiliser une méthode additionnelle ou un autre médicament. Pour un traitement à long terme, utiliser une autre méthode. | |||||
| Troléandomycin e | Peut retarder le métabolisme des contraceptifs oraux, augmentant ainsi le risque d’ictère cholestatique. | ||||||
| Antifongiques | Griséofulvine | Stimulation possible du métabolisme hépatique des stéroïdes contraceptifs. | Utiliser une autre méthode. | ||||
Hypo- cholestérolémiant s | Cholestyramine | Peut accélérer l’élimination et altérer l’efficacité. | |||||
| Clofibrate | Diminution de taux sériques élevés de triglycérides et de cholestérol; ce qui réduit l’efficacité des contraceptifs oraux. | Utiliser une autre méthode. | |||||
| Classe de | Nom | Effet | Commentaire clinique | ||||
| composé | propre/commun | ||||||
Inhibiteurs du CYP3A4 administrés en association avec des médicaments contre le VIH/sida | Cobicistat | Peut réduire l’efficacité des contraceptifs à base d’œstrogène. | Utiliser une autre association de médicaments ou une autre méthode. | ||||
| Inhibiteurs de la protéase du VIH | Nelfinavir Ritonavir Inhibiteurs de la protéase potentialisés par le ritonavir | Induction des enzymes microsomales hépatiques. | Utiliser un autre médicament ou une autre méthode. | ||||
| Inhibiteurs non nucléosidiques de la transcriptase inverse | Névirapine | Induction des enzymes microsomales hépatiques. | Utiliser un autre médicament ou une autre méthode. | ||||
| Sédatifs et hypnotiques | Benzodiazépines Barbituriques Hydrate de chloral Glutéthimide Méprobamate | Induction des enzymes microsomales hépatiques | Pour un traitement à court terme, utiliser une méthode additionnelle ou un autre médicament. Pour un traitement à long terme, utiliser une autre méthode ou des contraceptifs oraux à dose plus élevée. | ||||
Autres médicaments | Phénylbutazone Antihistaminique s Analgésiques Antimigraineux Vitamine E Modafinil | On a signalé une réduction non confirmée de l'efficacité des contraceptifs oraux. | Utiliser avec prudence. | ||||
| Bosentan | Induction des enzymes microsomales hépatiques. | Envisager de passer à une méthode contraceptive non hormonale ou ajouter une méthode de barrière à la contraception orale. | |||||
| (fos)aprépitant | Induction des enzymes microsomales hépatiques. | Utiliser une autre méthode. | |||||
Tableau 5: Modification de l’action d’autres médicaments par les contraceptifs oraux
| Classe de | Nom propre / | Effet | Commentaire clinique | ||||
| composé | common | ||||||
Alpha-2- adrénergiques | Clonidine | Augmentation de l'effet sédatif. | Utiliser avec prudence. | ||||
| Anticoagulants | Tous | Efficacité diminuée par les contraceptifs oraux, qui augmentent les facteurs de coagulation. Chez certaines patientes toutefois, l'effet peut être potentialisé. | Utiliser une autre méthode. | ||||
| Anticonvulsivant s | Tous | L’œstrogène peut augmenter le risque de crise convulsive. | Utiliser une autre méthode. | ||||
| Lamotrigine | Une diminution significative des taux de lamotrigine (due à l’induction de la glucuronidation de la lamotrigine) peut donner lieu à des percées convulsives. | Modifier la dose du médicament si nécessaire. | |||||
| Médicaments antidiabétiques | Hypoglycémiants oraux et insuline | Les contraceptifs oraux peuvent altérer la tolérance au glucose et augmenter la glycémie. | Utiliser des œstroprogestatifs à faible dose ou une autre méthode. Surveiller la glycémie. | ||||
| Hypotenseurs | Guanéthidine et méthyldopa | Les œstrogènes sont responsables d'une rétention sodique; les progestatifs n'ont aucun effet. | Utiliser des contraceptifs oraux à faible dose d'œstrogène ou utiliser une autre méthode. | ||||
| Bêtabloquants | Augmentation de l'effet du médicament (ralentissement du métabolisme). | Modifier la dose du médicament au besoin. Surveiller l'état cardiovasculaire. | |||||
| Antipyrétiques | Acétaminophène | Accélération du métabolisme et de la clairance rénale. | II sera peut-être nécessaire d'augmenter la dose du médicament. | ||||
| Antipyrine | Altération du métabolisme. | Diminuer la dose du médicament. | |||||
| Classe de | Nom propre / | Effet | Commentaire clinique | ||||
| composé | common | ||||||
| AAS | L’AAS peut avoir moins d'effet chez les utilisatrices de contraceptifs oraux à court terme. | Les patientes recevant un traitement à long terme à l’AAS peuvent nécessiter qu'on en augmente la dose. | |||||
| Acide salicylique | Réduction possible des taux plasmatiques (en raison de l’induction de la glucuronidation). | Utiliser avec prudence. | |||||
Acide aminocaproïque | Théoriquement, un état d'hypercoagulabilité peut survenir parce que les contraceptifs oraux augmentent les facteurs de coagulation. | Éviter d'utiliser ces deux médicaments en même temps. | |||||
| Bêtamimétiques | Isoprotérénol | Les œstrogènes réduisent la réponse à ces médicaments. | Modifier la dose du médicament au besoin. L’arrêt des contraceptifs oraux peut entraîner une activité excessive du médicament. | ||||
| Corticostéroïdes | Prednisone Prednisolone | Augmentation importante des taux sériques. | II faudra peut-être diminuer la dose. | ||||
| Cyclosporine | Il peut y avoir augmentation de la concentration de cyclosporine et hépatotoxicité. | Surveiller la fonction hépatique. Il pourra être nécessaire de diminuer la dose de cyclosporine. | |||||
| Acide folique | On a signalé que les contraceptifs oraux altéraient le métabolisme des folates. | Il faudra peut-être augmenter l'apport alimentaire ou prendre un supplément. | |||||
| Mépéridine | Possibilité d'une augmentation de l'effet analgésique et d'une dépression du SNC par suite d'un ralentissement du métabolisme de la mépéridine | Utiliser cette combinaison avec prudence. | |||||
| Classe de | Nom propre / | Effet | Commentaire clinique | ||||
| composé | common | ||||||
| Morphine | Possible diminution des taux de morphine (en raison de l’induction de la glucuronidation). | Utiliser avec prudence. | |||||
Tranquillisants de type phénothiazine | Toutes les phénothiazines, la réserpine et les médicaments semblables | Les œstrogènes potentialisent l'effet hyperprolactinémique de ces médicaments. | Utiliser d'autres médicaments ou utiliser des contraceptifs oraux à plus faible dose. Si une galactorrhée ou une hyperprolactinémie se présente, utiliser une autre méthode. | ||||
| Inhibiteurs de la pompe à protons | Oméprazole | Augmentation possible des taux plasmatiques d’oméprazole (en raison de l’inhibition du CYP). | Utiliser avec prudence. | ||||
| Sédatifs et hypnotiques | Chlordiazépoxyd e Lorazépam Oxazépam Diazépam Témazépam | Effet accru (accélération du métabolisme). | Utiliser avec prudence. | ||||
| Théophylline | Tous | Diminution de l'oxydation pouvant entraîner une toxicité. | Utiliser avec prudence. Surveiller les taux de théophylline. | ||||
| Antidépresseurs tricycliques | Clomipramine (peut-être d'autres) | Accroissement des effets secondaires, p. ex. dépression. | Utiliser avec prudence. | ||||
| Vitamine B12 | On a signalé que les contraceptifs oraux réduisent le taux de vitamine B12 dans le sérum. | II pourra être nécessaire d'augmenter l'apport alimentaire ou de prendre un supplément. | |||||
| Autre | Sélégiline | Augmentation possible des taux plasmatiques de sélégiline (en raison de l’inhibition du CYP). | Éviter l’emploi concomitant de ce médicament. | ||||
| Tizanidine | Augmentation possible des taux plasmatiques de tizanidine (en raison de l’inhibition du CYP). | Utiliser avec prudence. | |||||
| Classe de | Nom propre / | Effet | Commentaire clinique | ||||
| composé | common | ||||||
| Voriconazole | Augmentation possible des taux plasmatiques de voriconazole (en raison de l’inhibition du CYP). | Utiliser avec prudence. | |||||
9.5. Interactions médicament-aliment
Alcool: Augmentation possible des taux d'éthanol et d'acétaldéhyde. Utiliser avec prudence.
Caféine: Accroissement des effets de la caféine par suite d'une altération du métabolisme hépatique de la caféine par les contraceptifs oraux. Utiliser avec prudence.
9.6. Interactions médicament-plante médicinale
Une interaction possible a été suggérée entre les contraceptifs hormonaux et le millepertuis (herbe de Saint-Jean), un supplément à base de plantes, d’après certains rapports d’utilisatrices de contraceptifs oraux qui ont eu des saignements intermenstruels peu après avoir commencé à prendre du millepertuis. Des grossesses ont été signalées par des utilisatrices de contraceptifs hormonaux combinés qui ont pris en même temps une forme ou une autre de millepertuis.
9.7. Interactions médicament-tests de laboratoire
Interactions lors des essais de laboratoire
Les contraceptifs hormonaux peuvent influer sur certaines épreuves fonctionnelles endocriniennes et hépatiques, et sur certains composants du sang :
Tests de coagulation
Facteurs II, VII, IX, X, XII et XIII Augmentation
Facteur VIII Légère augmentation
Agrégation et adhérence des plaquettes Légère augmentation en présence d’agents agrégants courants Fibrinogène Augmentation
Plasminogène Légère augmentation
Protéine S
Antithrombine III
Diminution
Légère diminution Temps de prothrombine Augmentation
Tests de la fonction thyroïdienne
Iode protéique (PBI) Augmentation
Thyroxine sérique totale (T4) Augmentation
Thyrotropine (TSH) Aucun changement
Captage de la T3 libre Diminution, reflétant l'augmentation de la
TBG
Concentration de la T4 libre Aucun changement
Tests divers
Autres protéines de liaison Élévation possible du taux sérique
Globulines liant les hormones sexuelles
(SHBG)
Augmentation menant à l'élévation du niveau total de stéroïdes sexuels et de corticostéroïdes endogènes en circulation; cependant les taux de protéines libres ou biologiquement actives diminuent ou restent inchangés
Cholestérol HDL Augmentation possible
Cholestérol total Augmentation possible
Cholestérol LDL Augmentation possible
Triglycérides Augmentation possible
Rapport HDL/LDL Peut rester inchangé
Tolérance au glucose Diminution possible
Taux sériques de folates Peuvent être réduits par les contraceptifs hormonaux, ce qui peut être significatif sur le plan clinique si une femme devient enceinte peu après avoir cessé d'utiliser des contraceptifs hormonaux
Réponse insulinique Augmentation légère à modérée
Réponse du peptide C Augmentation légère à modérée
Prélèvement de tissus
Lorsqu'on demande à un anatomopathologiste d'examiner un frottis vaginal et/ou un prélèvement obtenu par suite d'une intervention chirurgicale, on doit l'informer du fait que le prélèvement provient d'une femme qui utilise des contraceptifs hormonaux.
10. Pharmacologie clinique
10.1. Mode d’action
Le système transdermique EVRA, dont la surface de contact mesure 20 cm2, est un mince système transdermique de type matriciel comprenant trois couches. Chaque système transdermique contient 6,0 mg de norelgestromine (NGMN) et 0,60 mg d'éthinylestradiol (EE). Chaque système transdermique libère en moyenne environ 200 mcg de NGMN et 35 mcg d'EE par période de 24 heures (voir 14 Études cliniques). L’exposition au médicament est caractérisée de manière plus pertinente par le profil pharmacocinétique. Les valeurs d’exposition systémique à la NGMN et à l’EE pendant l’utilisation d’EVRA (telles que mesurées par l’aire sous la courbe [ASC] et la concentration à l’état d’équilibre [Css]) sont comparables aux valeurs obtenues avec un contraceptif oral renfermant 250 mcg de norgestimate et 35 mcg d’EE, alors que les concentrations maximales (Cmax) sont inférieures à celles obtenues avec ce même contraceptif oral.
Chaque système transdermique EVRA comprend trois couches :
- 1. L’enveloppe extérieure est constituée d'une pellicule souple de couleur beige se composant d'une couche externe en polyéthylène pigmenté de faible densité et d'une couche interne en polyester. Elle fournit un support structural et protège la couche adhésive intermédiaire contre le milieu ambiant.
- 2.
La couche intermédiaire contient les ingrédients inactifs suivants: adhésif en
polyisobutylène/polybutène, crospovidone, textile en polyester non tissé et lactate de lauryle. Les ingrédients actifs de cette couche sont les hormones NGMN et EE.
- 3. La troisième couche est une garniture protectrice; c'est une pellicule transparente en polyéthylène téréphtalate, avec un revêtement en polydiméthylsiloxane du côté qui est en contact avec la couche adhésive intermédiaire. Cette garniture protège la couche adhésive durant l'entreposage et s'enlève juste avant l'application du timbre.
La surface externe de l’enveloppe extérieure porte l'inscription « EVRATM » marquée à chaud.
Les contraceptifs oraux combinés agissent grâce à la suppression de la gonadotrophine. Bien que le principal mécanisme de cette action soit l'inhibition de l'ovulation, il se produit d'autres transformations, comme des changements de la glaire cervicale (qui rend plus difficile la pénétration du sperme dans l'utérus) et la modification de l'endomètre (qui réduit la probabilité d'implantation).
10.2. Pharmacodynamie
La norelgestromine (NGMN) est le progestatif actif en grande partie responsable de l'activité progestative qui se produit chez la femme après l'application d'EVRA. La NGMN est également le principal métabolite actif qui est produit à la suite de l'administration, par voie orale, de norgestimate (NGM), composante progestative des contraceptifs oraux des marques CYCLEN (norgestimate et éthinylestradiol) et TRI-CYCLEN (norgestimate et éthinylestradiol).
Des études sur la liaison aux récepteurs et aux globulines liant les hormones sexuelles humaines (SHBG), ainsi que d'autres études menées chez les animaux et les humains, ont montré que le NGM et la NGMN présentent tous les deux une forte activité progestative et une androgénicité intrinsèque minimale. La norelgestromine administrée par voie transdermique, en association avec l'éthinylestradiol, ne neutralise pas l'augmentation des SHBG provoquée par l'œstrogène, ce qui entraîne des taux sériques de testostérone libre moins élevés qu'au départ.
Pharmacologie non clinique
La norelgestromine est le principal métabolite actif obtenu après la prise orale de norgestimate (NGM). Des études pharmacologiques approfondies in vivo et in vitro ont été réalisées avec la norelgestromine, le norgestimate et l’EE administrés par voie orale, seuls ou en association. Les Tableau 6 et Tableau 7 présentent les résultats obtenus avec la norelgestromine (17d-NGM) et l’association NGM-EE.
Tableau 6: Effets pharmacologiques du 17-déacétylnorgestimate (17d-NGM)
| Effets | Méthodes | Résultats | ||
| pharmacologiques |
Activité progestative Test Clauberg pour mesurer la capacité à
stimuler l’endomètre de lapines immatures amorcées à l’œstrogène.
La réponse et le niveau d’activité du 17d-NGM ont été similaires à ceux du norgestimate (NGM).
Le 3-céto-norgestimate et le lévonorgestrel ont été 3,39 et 4,92 fois plus actifs que le NGM, respectivement.
Liaison aux récepteurs de la progestine pour
mesurer le déplacement de 3H-R50200 (un ligand de progestine synthétique) des récepteurs de progestine isolés d’utérus de lapines. De l’albumine de sérum de bœuf (ASB) à 0,01 % ou 0,1 % a été ajoutée aux solutions testées pour prévenir la fixation des substances testées au verre de laboratoire.
Substance testée
17d-NGMa
NGM
3-céto-
norgestimatea
Lévonorgestrela
Progestérone
CI50
2,82* 5,01* 0,83* 0,71*
-
(nM)
-
4,72**
-
0,84** 1,87**
*en présence d’ASB à 0,1 %
**en présence d'ASB à 0,01 %
Activité androgénique Mesure de la stimulation de la croissance de la
face antérieure de la prostate dans des groupes de rats castrés ayant reçu des doses orales et sous-cutanées pendant 7 jours.
L’activité androgénique du 17d-NGM n’a pas été statistiquement différente de celle du NGM.
Le 3-céto-norgestimate et le lévonorgestrel ont été significativement plus androgéniques que le NGM.
Liaison aux récepteurs androgéniques pour
mesurer le déplacement de la 5α-
dihydrotestostérone radiomarquée des récepteurs androgéniques isolés provenant de la face antérieure de prostrates de rats. De l’ASB à 0,1 % a été ajoutée aux solutions testées pour prévenir la fixation des substances testées au verre de laboratoire.
Substance testée
17d-NGMa
NGM
3-céto-norgestimatea
Lévonorgestrela
Dihydrotestostérone
CI50 (nM) 156
857
78
11
2,2
Nombre de rates avec ovulation/10 rates traitées
| Effets | Méthodes | Résultats | ||
| pharmacologiques |
Activité anti-ovulatoire Examen des oviductes de rates ayant reçu du
17d-NGM ou du NGM par voie orale ou sous-cutanée, pour la recherché d’œufs. Les rates ont reçu le produit les matins des périodes de métoestrus, de dioestrus et de prooestrus.
Orale
s-c.
mg/kg:
17d-NGM: NGM:
17d-NGM: NGM:
1010 0,062
-
-
8
10
0,126 0,2589 0,053 1,0
3 2
-
- a Métabolite du norgestimate
CI50 = concentration de la substance testée correspondant à une inhibition de 50 % sur la courbe de réponse à régression linéaire; s-c. = sous-cutané
Tableau 7: Effets pharmacologiques du norgestimate/éthinylestradiol (NGM/EE)
| Effets pharmacologiques | Méthodes | Résultats |
Activité anti-ovulatoire Recherche d’œufs dans les oviductes. L’EE seul n’a pas eu d’effet inhibiteur sur le nombre de rates ayant des ovulations. Le NGM seul et l’association NGM/EE à raison de 0,5 mg/kg ont totalement inhibé l’ovulation. Des doses de 0,25 mg/kg ont entraîné une inhibition partielle de l’ovulation.
Recherche d’œufs dans les oviductes. Le NMG seul à raison de 250, 500 et 1 000 mcg/kg a inhibé l’ovulation chez
30, 60 et 100 % des rates, respectivement. L’EE administré seul à la dose de 140 mcg/kg n’a eu aucun effet. À certaines doses, l’association NGM/EE a entraîné une inhibition plus marquée de l’ovulation que le NGM seul.
Recherche d’œufs dans les oviductes. Vérification
de la cytologie vaginale des rates.
Le NGM administré seul à raison de 0,25; 0,5; 1,0 et 2,0 mg/kg a inhibé l’ovulation chez 20, 30, 60 et 100 % des animaux, respectivement. L’EE seul a inhibé l’ovulation de 50 % à une dose de 270 mcg/kg, mais n’a eu aucun effet aux doses plus faibles. L’association NGM/EE a été environ 2,8 fois plus active que le NGM seul à des doses de 30, 90 et 270 mg/kg d’EE.
Activité progestative Examen du contenu utérin de rates et de cobayes
femelles pour établir le nombre d’implantations après administration orale (rapport NGM/EE : 10:1).
L’association NGM/EE à raison de 2,0 mg/kg chez la rate et de 0,1 mg/kg chez le cobaye femelle a entraîné l’échec de l’implantation. Le NGM utilisé seul à des doses équivalentes n’a eu aucun effet, ce qui confirme que les effets anti-fécondation étaient dus à l’EE.
Dosage Clauberg pour mesurer la capacité à
stimuler l’endomètre chez des lapines immatures (rapport NGM/EE : 10:1).
Observation de prolifération endométriale à partir d’une dose totale de NGM seul de l’ordre de 0,2 mg. Associé à l’EE, le NGM a été moins actif.
10.3. Pharmacocinétique
Absorption:
Après l'application d'EVRA, la NGMN et l'EE apparaissent tous deux rapidement dans le sérum, atteignent un plateau en 48 heures environ et demeurent à un état d'équilibre approximatif durant toute la période d'utilisation du timbre. Les concentrations Css pour la NGMN et l'EE pendant une semaine d'utilisation du timbre sont d'environ 0,8 ng/mL et 50 pg/mL, respectivement, et sont généralement concordantes entre toutes les études et tous les sites d'application. Ces concentrations Css se situent bien à l'intérieur de l’intervalle de référence pour la NGMN (0,6 à 1,2 ng/mL) et l'EE (25 à 75 pg/mL) qui a été établi d'après les concentrations Cmoy chez 90 % des femmes prenant CYCLEN. Ces chiffres ont été obtenus à partir de l'ASC0-t/t pour ces analytes, à l'aide de données relatives à l'état d'équilibre suivant l'administration de ces contraceptifs oraux à base de NGM/EE.
L'absorption de NGMN et d'EE après l'application d'EVRA sur l'abdomen, la fesse, la partie supérieure et externe du bras et le haut du torse (sauf les seins) a été évaluée dans le cadre d'une étude croisée. Les résultats de cette étude ont indiqué que la Css et l'ASC pour chaque analyte étaient équivalentes lors de l'application sur les fesses, le haut du bras et le haut du torse. Même si les valeurs de la Css pour l’application sur l’abdomen se situaient à l’intérieur de l’intervalle de référence pour les utilisatrices de contraceptifs oraux à base de 35 mcg d’EE et 250 mcg de NGMN, les strictes exigences au niveau de la bioéquivalence pour l’ASC n’ont pas été satisfaites pour l’abdomen dans cette étude. Cependant, dans une autre étude pharmacocinétique à groupes parallèles avec sites d’application variés, la Css et l'ASC pour les fesses et l'abdomen n'ont pas été statistiquement différentes. Dans une étude de dosage, EVRA a causé une suppression efficace de l'ovulation après une application sur l'abdomen. Par conséquent, les quatre sites sont équivalents sur le plan thérapeutique.
L'absorption de NGMN et d'EE suivant l'application d'EVRA a été étudiée dans les conditions d'un club de santé (possédant sauna, bain tourbillon et tapis roulant) et dans un bain d'eau froide. D'après les résultats obtenus pour la NGMN, il n'y a pas eu d'effets significatifs du traitement sur la Css ou l'ASC comparativement à une utilisation normale du timbre. Dans le cas de l'EE, on a observé de légères augmentations avec l'utilisation du sauna, du bain tourbillon et du tapis roulant; cependant, les valeurs de la Css après ces traitements se situaient à l’intérieur de l’intervalle de référence. L'eau froide n'a pas eu d'effet significatif sur ces paramètres. Les concentrations sériques de l’estradiol pourraient théoriquement augmenter chez des patientes présentant de la fièvre. On ne sait pas à l’heure actuelle si une augmentation de la température entraîne des conséquences cliniques. Étant donné le risque théorique d’exposition accrue à l’éthinylestradiol, on devrait informer toutes les femmes utilisatrices d’éviter d’exposer le point d’application du timbre EVRA à des sources directes de chaleur externe telles que : coussins chauffants, couvertures chauffantes, matelas d'eau chauffés, lampes chauffantes, bouillottes, saunas, bains à remous chauds, exposition intensive au soleil, etc. (voir 7 Mises en garde et précautions, Généralités et 9.3 Interactions médicament-comportement).
Dans des études avec doses multiples, on a constaté que la Css et l'ASC pour la NGMN et l'EE avaient légèrement augmenté avec le temps par rapport à la Semaine 1 du Cycle 1. Dans le cadre d'une étude portant sur trois cycles, ces paramètres pharmacocinétiques ont atteint l’état d'équilibre durant toute la période des trois semaines du Cycle 3 (voir Tableau 8, Figure 1 et Figure 2).
Tableau 8: Paramètres pharmacocinétiques moyens (ÉT) de la NGMN et de l’EE après trois cycles consécutifs de porte d’EVRA sur la fesse
| Cycle 1 | Cycle 3 | Cycle 3 | Cycle 3 | ||
| Analyte | Paramètre | ||||
| Semaine 1 | Semaine 1 | Semaine 2 | Semaine 3 |
NGMN Css a 0,70 (0,28) 0,70 (0,29) 0,80 (0,23) 0,70 (0,32)
ASC0-168b 107 (44,2) 105 (45,5) 132 (57,1) 120 (52,8)
t½c nc nc nc 32.1 (12,9)
EE Css d 46,4 (17.9) 47,6 (17,3) 59,0 (25,1) 49,6 (27,0)
ASC 0-168e 6 796 (2 673) 7 160 (2893) 10 054 (4 205) 8 840 (5 176)
t½c nc nc nc 21,0 (9,07)
ang/mL
bng·h/mL
ch
dpg/mL
epg·h/mL
nc = non calculé
Figure 1: Concentrations sériques moyennes de norelgestromine (NGMN) (ng/mL) chez des femmes volontaires en bonne santé après l'application d'EVRA sur la fesse pendant trois cycles consécutifs (les pointillés horizontaux indiquent l’intervalle de référence; la flèche verticale en pointillé indique le moment du retrait du timbre)
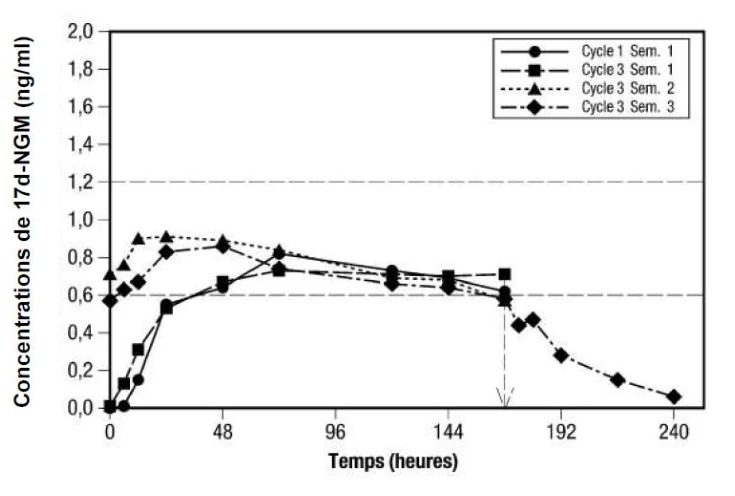
Figure 2: Concentrations sériques moyennes d’éthinylestradiol (EE) (pg/mL) chez des femmes volontaires en bonne santé après le port d’EVRA sur la fesse pendant trois cycles consécutifs (les pointillés horizontaux indiquent l’intervalle de référence; la flèche verticale en pointillé indique le moment du retrait du timbre)
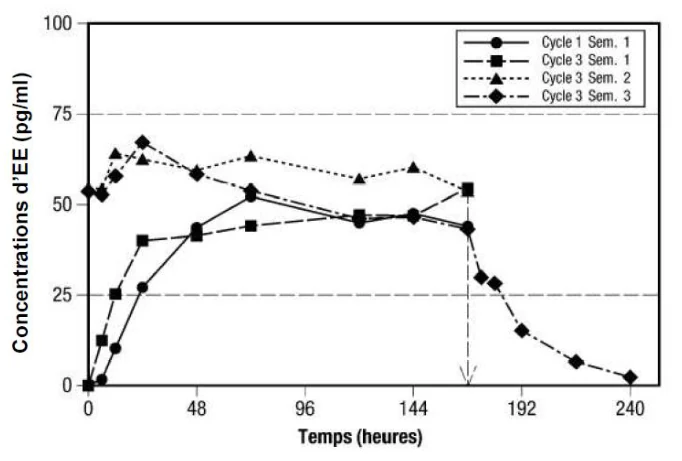
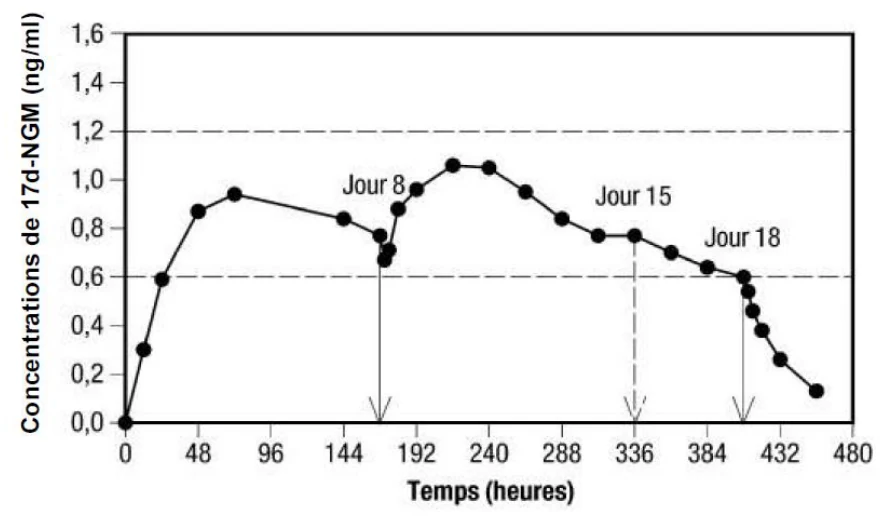
Les résultats d'une étude sur l'utilisation d'EVRA pendant 7 jours et 10 jours consécutifs indiquent que les Css cibles de NGMN et d'EE ont été maintenues durant une prolongation de l'utilisation d'EVRA de 3 jours. Ces constatations semblent indiquer que l'efficacité clinique serait maintenue même si on omettait de changer le timbre pendant 2 jours complets (voir Figure 3 et Figure 4).
Figure 3: Concentrations sériques moyennes de NGMN (ng/mL) après le port d'EVRA sur l'abdomen pendant 7 jours et 10 jours (les pointillés horizontaux indiquent l’intervalle de référence; les flèches verticales en continu, le moment précis du retrait du timbre; et la flèche verticale en pointillé, le moment théorique du retrait du timbre dans le cadre d'une utilisation normale)
Figure 4: Concentrations sériques moyennes d'EE (pg/mL) après le port d'EVRA sur l'abdomen pendant
7 jours et 10 jours (les pointillés horizontaux indiquent l’intervalle de référence; les flèches verticales en continu, le moment précis du retrait du timbre; et la flèche verticale en pointillé, le moment théorique du retrait du timbre dans le cadre d'une utilisation normale).
Distribution:
La norelgestromine (NGMN) et le norgestrel (métabolite sérique de la norelgestromine) sont fortement liés (> 97 %) aux protéines sériques. La NGMN est liée à l'albumine et non aux SHBG, tandis que le norgestrel est lié principalement aux SHBG, ce qui limite son activité biologique. L'EE est fortement lié à l'albumine sérique.
Métabolisme:
Comme EVRA est administré par voie transdermique, on évite le métabolisme de premier passage (par le tractus gastro-intestinal et/ou le foie) de la NGMN et de l'EE que l’on doit prévoir avec l'administration orale. Il se produit une métabolisation hépatique de la NGMN et les métabolites comprennent notamment le norgestrel, qui est fortement lié aux SHBG, ainsi que divers métabolites hydroxylés et conjugués. L'EE est également métabolisé en divers produits hydroxylés et en leurs sulfoconjugués et glucuronoconjugués.
Élimination:
Après le retrait du système transdermique, la cinétique d'élimination de la NGMN et de l'EE est concordante entre toutes les études, la demi-vie étant approximativement de 28 heures et de 17 heures, respectivement. Les métabolites de la NGMN et de l'EE sont éliminés dans les urines et les selles.
Comparaison des contraceptifs oraux et transdermiques
Comme les profils pharmacocinétiques des contraceptifs hormonaux combinés de type oral et transdermique sont différents, il faut être prudent en faisant une comparaison directe de ces paramètres pharmacocinétiques. 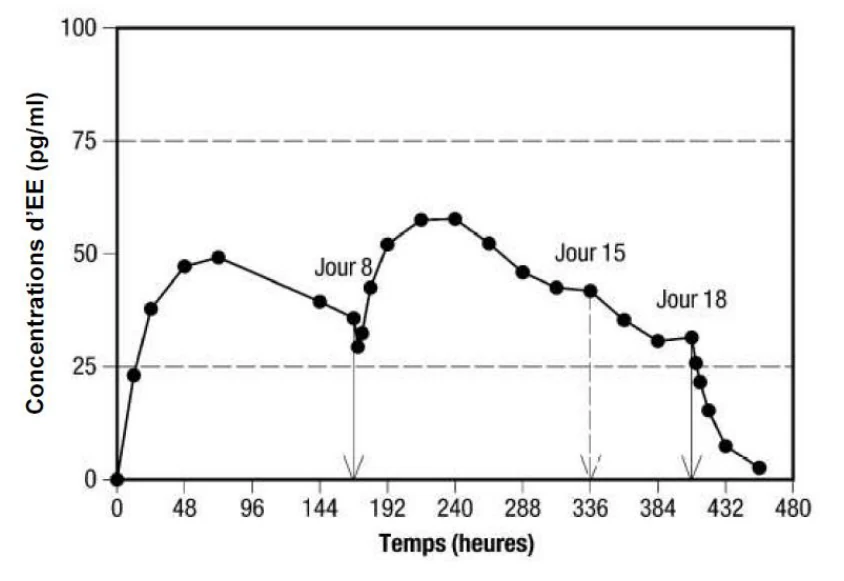
Le timbre transdermique EVRA a été conçu pour administrer de l’EE et de la NGMN sur une période de sept jours alors que les contraceptifs oraux (renfermant 250 mcg de NGM et 35 mcg d’EE) sont administrés tous les jours. Les Figure 5 et Figure 6 présentent les profils pharmacocinétiques moyens pour la NGMN et l’EE après l’administration d’un contraceptif oral (renfermant 250 mcg de NGM et 35 mcg d’EE) par rapport aux valeurs obtenues avec le port du timbre EVRA (renfermant 6 mg de NGMN et 0,60 mg d’EE) pendant sept jours chez 54 volontaires saines.
Figure 5: Profils moyens de concentration sérique en fonction du temps de la NGMN après administration une fois par jour d’un contraceptif oral pendant sept jours ou port du timbre EVRA sur la fesse chez des volontaires saines
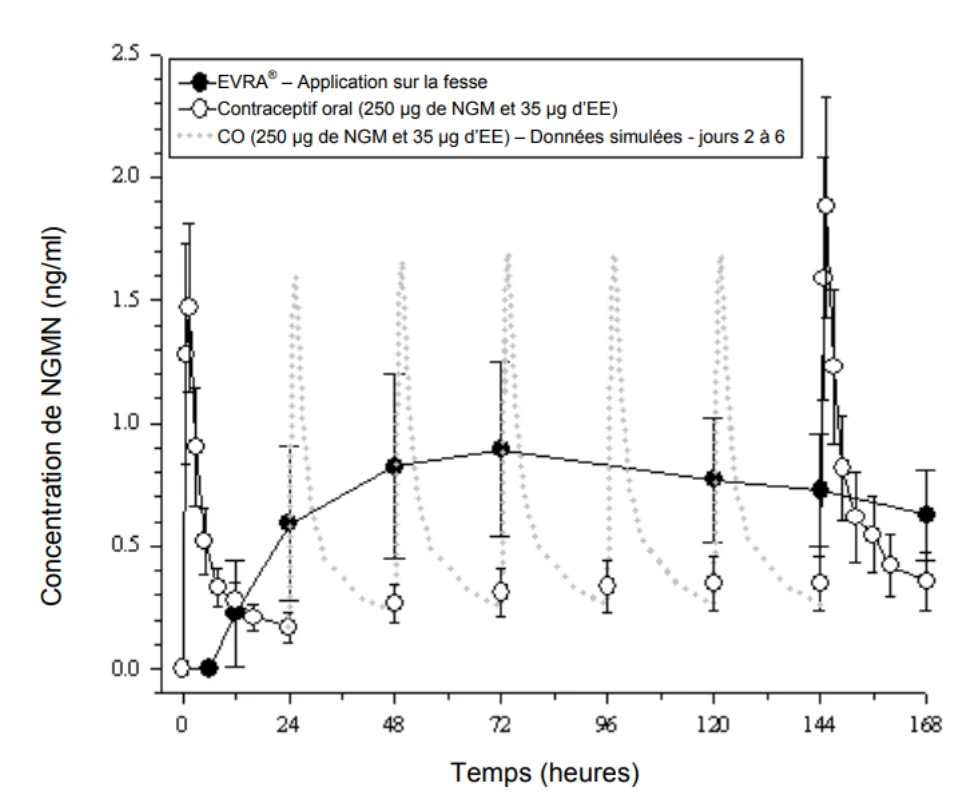 Figure 6: Profils moyens de concentration sérique en fonction du temps de l’EE après administration
une fois par jour d’un contraceptif oral pendant sept jours ou port du timbre EVRA sur la fesse chez des volontaires saines
Le Tableau 9 présente les paramètres pharmacocinétiques moyens (% CV) pour la NGMN et l’EE.
Tableau 9: Paramètres pharmacocinétiques moyens (% CV) et à l’état d’équilibre pour la NGMN et l’EE après l’application du timbre EVRA et l’administration une fois par jour d’un contraceptif oral (renfermant 250 mcg de NGM et 35 mcg d’EE) chez des volontaires saines
| Paramètre | EVRAd | CONTRACEPTIF ORALe |
NGMNa
Cmax (ng/mL)
ASC0-168 (ng•h/mL)
Css (ng/mL)
0,934 (37,7) 118 (36,9) 0,768 (34,0)
1,95 (21,3) 108 (21,5)b 0,663 (25,1)c
EE
Cmax (pg/mL)
ASC0-168 (pg•h/mL)
Css (ng/mL)
58,5 (38,1) 7 289 (35,8) 49,9 (34,8)
118 (28,7) 7 226 (28,3)b 45,2 (27,8)c aLe NGM est métabolisé rapidement en NGMN après l’administration orale. bExposition hebdomadaire moyenne, calculée comme ASC24 x 7 cCmoy
dJours 1 à 7
eSemaine 1
En général, la Cmax a affiché des valeurs de NGMN et d’EE deux fois plus élevées chez les sujets recevant 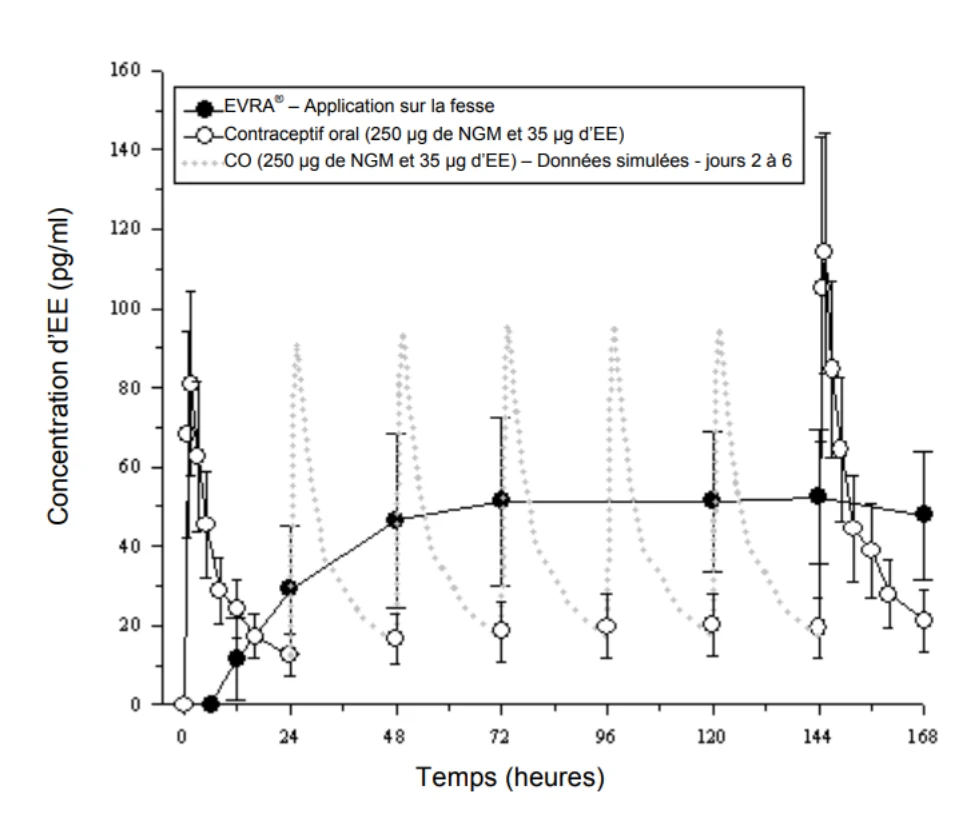 le contraceptif oral que chez ceux recevant EVRA, tandis que l’exposition globale (ASC et Css) était comparable chez les sujets traités par EVRA. La variabilité des paramètres pharmacocinétiques d’un sujet à l’autre (% CV) après l’absorption à partir d’EVRA était plus élevée que la variabilité déterminée pour le contraceptif oral. Les profils pharmacocinétiques moyens sont différents entre les deux produits et il faut faire preuve de prudence lorsqu’on fait une comparaison directe de ces paramètres pharmacocinétiques.
La portée clinique des différences de profils pharmacocinétiques et de réponses pharmacodynamiques entre les voies d’administration transdermique et orale est inconnue (voir 7 Mises en garde et précautions, Généralités).
Populations et états pathologiques particuliers
Effets de l’âge, du poids corporel, de la surface corporelle et de la race
On a évalué les effets de l'âge, du poids corporel, de la surface corporelle et de la race sur la pharmacocinétique de la NGMN et de l'EE chez 230 femmes en bonne santé, provenant de neuf études pharmacocinétiques avec application unique d'EVRA et port pendant sept jours. Tant pour la norelgestromine que pour l'EE, l'augmentation de l'âge, du poids corporel et de la surface corporelle a été associée à une légère diminution de la Css et de l'ASC. Cependant, on ne peut attribuer à ces paramètres démographiques qu'une faible partie (10 à 20 %) de la variabilité globale de la pharmacocinétique de la NGMN et de l'EE suivant l'application d'EVRA. La race n'a eu aucun effet significatif dans le cas des Blancs, des Hispaniques et des Noirs.
- Insuffisance hépatique: Aucune étude concernant EVRA n'a été menée chez des femmes atteintes d’une déficience hépatique. L’emploi d’EVRA est contre-indiqué chez des patientes atteintes d’un dysfonctionnement hépatique (voir 2 Contre-indications et 7 Mises en garde et précautions).
- Insuffisance rénale: Aucune étude concernant EVRA n'a été menée chez les femmes atteintes d’une déficience rénale.
11. Conservation, stabilité et mise au rebut
Conserver entre 15 °C et 25 °C. Ne pas réfrigérer ni congeler. Garder les timbres dans leur pochette protectrice à l’intérieur de la boîte d’origine. Appliquer le timbre dès sa sortie de l’emballage.
Garder les systèmes transdermiques neufs et usagés hors de la portée des enfants et des animaux familiers.
- 12. Instructions particulières de manipulation du produit
Se débarrasser d’EVRA
Le système transdermique usagé contient encore des hormones actives. Le système transdermique usagé doit être plié soigneusement en deux de sorte que le côté adhésif adhère à lui-même. Le timbre plié doit être mis dans un contenant résistant, de préférence avec une fermeture à l'épreuve des enfants, puis jeté au rebut en s’assurant qu’il reste hors de la portée des enfants et des animaux familiers. Les ingrédients hormonaux actifs restant dans les timbres peuvent avoir des effets nocifs s’ils atteignent un milieu aquatique. On ne doit pas jeter de timbres usagés ou non usagés dans les toilettes ou les déposer dans des systèmes d’évacuation de déchets liquides. Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses: Norelgestromine
Nom chimique : (17α)-17-hydroxy-13-éthyl-18,19-dinorprégn-4-en-20-yn-3-one-3-oxime 18,19-dinorprégn-4-en-20-yn-3-one, 13-éthyl, 17-hydroxy, 3-oxime, (17α)
Formule moléculaire et masse moléculaire : C21H29NO2 et 327,47 g/mol
Formule de structure :
Propriétés physicochimiques : La norelgestromine est une poudre cristalline blanche ou presque blanche.
Caractéristiques du produit :
Coefficient de partage : 2,70
Solubilité : Pratiquement insoluble dans l’eau, franchement soluble dans l’éthanol et l’acétone, et peu soluble dans le chlorure de méthylène.
Point de fusion : Comme le 17d-NGM est un mélange d’isomères « syn » et « anti », son point de fusion varie entre 174 °C et 185 °C.
Dénomination commune de la ou des substances médicamenteuses: éthinylestradiol
DCI : Éthinylestradiol
Ph. eur. : Éthinylestradiol, Ethinylestradiolum
USP, USAN : Ethinyl Estradiol
BAN : Ethinylœstradiol
Nom chimique : 19-norprégna-1,3,5(10)-trien-20-yne-3,17-diol, (17α)- 19-nor-17α-prégna-1,3,5(10)-trien-20-yne-3,17-diol (17)-α-éthinyl-1,3,5(10)-estratrien-3,17-diol 19-éthinyl-estra-1,3,5(10)-triène-3,17α-diol
Formule moléculaire et masse moléculaire : C20H24O2 et 296,41 g/mol 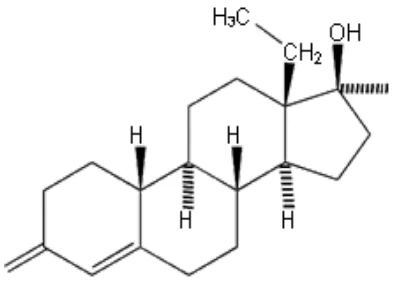
Formule de structure :
Propriétés physicochimiques : L’éthinylestradiol est une poudre cristalline blanche ou blanc légèrement jaunâtre.
Caractéristiques du produit :
Coefficient de partage : 1,69
Solubilité : Pratiquement insoluble dans l’eau, franchement soluble dans l’éthanol, l’acétone, le dioxane et l’éther diéthylique. Soluble dans le chloroforme.
Point de fusion : 180 °C à 186 °C; l'EE forme un hémihydrate stable, caractérisé par un point de fusion d’environ 140 °C à 150 °C.
14. Études cliniques
14.1. Essais cliniques par indication
Prévention de la grossesse
Trois essais de phase III sur des contraceptifs (CONT-002, CONT-003, CONT-004), portant sur 4 578 femmes et 31 026 cycles, ont été menés dans le monde. Au total, 3 319 femmes ont reçu EVRA. L'indice de Pearl global pour EVRA dans ces études était de 0,88. Des analyses ont été effectuées en vue de déterminer si, dans les études de phase III (n = 3 319), les caractéristiques démographiques (âge, race et poids) étaient associées à la grossesse. Les analyses n'ont indiqué aucune association entre la grossesse et l'âge ou la race. En ce qui concerne le poids, cinq des 15 grossesses signalées avec EVRA touchaient des femmes dont le poids corporel au départ était ≥ 90 kg (198 lb), groupe qui représentait < 3 % de la population à l'étude. Au-dessous de 90 kg, il n'y avait aucune association apparente entre le poids corporel et le taux de grossesse. Bien qu'on puisse expliquer seulement 10 à 20 % de la variabilité des données pharmacocinétiques par le poids (voir 10 Pharmacologie clinique), la proportion plus élevée de grossesses chez les femmes de 90 kg et plus était statistiquement significative et semble indiquer qu'EVRA pourrait être moins efficace chez ces femmes (voir 7 Mises en garde et précautions).
Dans l'essai comparatif nord-américain, 811 femmes ont reçu EVRA et 605 femmes ont reçu TRIPHASIL (lévonorgestrel et éthinylestradiol), un contraceptif oral à schéma triphasique. On a administré 50 mcg de lévonorgestrel et 30 mcg d'EE pendant six jours durant la phase I, puis 75 mcg de lévonorgestrel et 40 mcg d'EE pendant cinq jours durant la phase II, et 125 mcg de lévonorgestrel et 30 mcg d'EE pendant 10 jours durant la phase III. Dans cet essai, l'indice de Pearl était de 1,24 pour EVRA et de 2,18 pour TRIPHASIL.
L'observance du schéma posologique a été meilleure avec EVRA qu'avec les contraceptifs oraux dans
H
H
H
HO
CH3
OH
C C H deux essais comparatifs adéquats et bien contrôlés (CONT-001 et CONT-004), soit 89 % et 79 % respectivement.
Parmi plus de 3 000 femmes qui ont utilisé EVRA pendant des périodes allant jusqu'à 13 cycles, le changement moyen de poids corporel entre le début et la fin du traitement a été une augmentation de moins d'une livre. Dans un essai contrôlé par placebo portant sur neuf cycles, il n'y a eu aucune différence entre EVRA et le placebo pour ce qui est du changement moyen de poids corporel entre le début et la fin du traitement.
Le tableau suivant donne les taux de grossesses observés pour différentes méthodes de contraception, ainsi que pour l'absence de contraception. Les taux indiqués représentent le nombre de femmes sur 100 qui deviennent enceintes en un an.
Grossesses signalées pour 100 femmes par année
Pilule combinée moins de 1 à 2
Dispositif intra-utérin (DIU) moins de 1 à 6
Condom avec spermicide (gelée
ou mousse)
1 à 6
Minipilule 3 à 6
Condom 2 à 12
Diaphragme avec spermicide
(gelée ou mousse)
3 à 18
Spermicide 3 à 21
Éponge avec spermicide 3 à 28
Cape cervicale avec spermicide 5 à 18
Abstinence périodique ou toute
autre méthode du calendrier
2 à 20
Aucune contraception 60 à 85
Autres expériences cliniques
Dans une étude multicentrique sur la sélection de la dose pour EVRA (norelgestromine et éthinylestradiol), 615 femmes ont été randomisées pour recevoir soit l’un de trois formats de timbres soit CYCLEN (norgestimate/éthinylestradiol), un contraceptif oral comparatif renfermant 250 mcg de NGM et 35 mcg d’EE, pendant 4 cycles. Cette étude a montré que le timbre de 20 cm2 (EVRA) inhibe l’ovulation au même degré que CYCLEN (norgestimate/éthinylestradiol).
Les études pharmacocinétiques réalisées avec EVRA ont indiqué une cinétique d’élimination concordante pour la norelgestromine et l’EE avec des demi-vies d’environ 28 heures et 17 heures, respectivement. Un essai clinique a permis d’évaluer la reprise de la fonction de l’axe hypothalamo-hypophyso-ovarien après l’arrêt du traitement et d’observer que les valeurs moyennes de FSH, de LH et d’estradiol, inhibées pendant le traitement, retrouvaient approximativement leur valeur de départ dans les six semaines suivant l’arrêt du traitement. On prévoit donc qu’après l’arrêt du traitement par EVRA le retour de la fertilité sera rapide, comme on le voit avec les contraceptifs oraux.
Étude d’analyse de résidus
L’étude NRGEEP-CON-1013 unicentrique, randomisée, ouverte et croisée en deux phases, a été menée auprès de 50 femmes en bonne santé afin d’évaluer le taux moyen de libération quotidienne d'éthinylestradiol (EE) et de norelgestromine (NGMN) à partir du timbre transdermique EVRA après des applications uniques sur sept jours au niveau de l’abdomen et des fesses. Les sujets ont été assignés au hasard à l’un des deux groupes à séquences de traitement différentes et ont porté le timbre EVRA soit sur l’abdomen soit sur une fesse pendant des périodes de traitement distinctes de sept jours chacune. À la fin de chaque période d’application de sept jours, les timbres usagés ont été enlevés et la zone cutanée sous le timbre a été écouvillonnée pour recueillir toute trace d'éthinylestradiol (EE) et de norelgestromine (NGMN) à la surface de la peau. La quantité résiduelle de médicament trouvée dans les timbres usagés et les écouvillons cutanés a été analysée. La différence de quantité de médicament entre les timbres neufs et les timbres usagés a été utilisée pour évaluer le taux quotidien moyen de libération du médicament à partir du timbre.
Tableau 10: Statistiques descriptives des quantités d’EE et de NGMN libérées quotidiennement des timbres appliqués (avec et sans les données de l’écouvillonnage) (Étude NRGEEP-CON- 1013 : Ensemble d’analyses pharmacocinétiques)
-- LIBÉRATION DE MÉDICAMENT /
JOUR -- Analyte Site d’application N Moyen CI à 90% Quantité de médicament contenue dans le timbre appliqué seulement EE (μg) Abdomen 50 31,6 (29,4 à 33,8) Fesses 49 36,1 (34,4 à 37,9) Regroupés 99 33,9 (32,4 à 35,3) NGMN (μg) Abdomen 50 190,2 (179,3 à 201,1) Fesses 49 215,4 (204,9 à 226,0) Regroupés 99 202,7 (194,6 à 210,8)
Quantité de médicament contenue dans la combinaison timbre appliqué/écouvillon
EE (μg) Abdomen 50 30,9 (28,7 à 33,2) Fesses 49 35,5 (33,7 à 37,2) Regroupés 99 33,2 (31,7 à 34,6) NGMN (μg) Abdomen 50 183,4 (172,4 à 194,3) Fesses 49 209,2 (198,6 à 219,7) Regroupés 99 196,1 (188,0 à 204,3)
Le Tableau 10 résume le taux quotidien moyen de libération d’EE et de NGMN à partir d’EVRA. Les quantités moyennes d’EE libérées à la suite de l’application du timbre sur l’abdomen et sur les fesses, calculées sur la période de sept jours de port, ont été respectivement de 31,6 mcg/jour et de 36,1 mcg/jour. De façon similaire, les quantités moyennes de NGMN libérées ont été de 190 mcg/jour sur l’abdomen et de 215 mcg/jour sur les fesses. Quand les données provenant des deux sites d’application ont été regroupées, les quantités moyennes globales d’EE et de NGMN libérées à partir du timbre ont été respectivement d’environ 35 mcg/jour et 200 mcg/jour.
15. Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16. Toxicologie non clinique
Le programme de toxicologie pour EVRA, avec 17d- NGM, NGM et EE administrés seuls ou en association, inclut des études de toxicité aiguë, de toxicité à long terme, de mutagénicité, de reproduction et de toxicité spéciale. La majorité des études de toxicité sous-chronique et chronique à l’appui d’EVRA sont réalisées avec des préparations orales de NGM/EE ou de NGM seul. Étant donné que le 17d-NGM est le principal métabolite du NGM dans la plupart des espèces d’animaux de laboratoire, l’activité pharmacologique du 17d-NGM est équivalente à celle du NGM et les paramètres de métabolisme, de distribution et d’excrétion du 17d-NGM chez les femmes après administration dermique de 17d-NGM et après administration orale de NGM sont comparables. Des études ont également été réalisées avec l’excipient du timbre, le lactate de lauryle (LL) dermique.
Toxicologie générale:
Toxicologie aiguë
Tableau 11: Résumé des études de toxicité aiguë réalisées avec le NGM et l’EE, seuls et en association
| Substance | Dose | DL50 | ||||
| Espèces | Voie | Létalité | Résumé des observations | |||
| testée | (mg/kg) | (mg/kg) | ||||
| Souris | Orale | NGM | 5 000 | 0/10 mâles 0/10 femelles | > 5 000 | Aucun signe clinique; à l’autopsie, 3/10 femelles présentaient une légère hyperémie de l’utérus. |
| Souris | Orale | EE | 5 000 | 0/10 mâles 0/10 femelles | > 5 000 | Dépression, respiration difficile chez les mâles uniquement; 10/10 femelles présentaient un utérus légèrement hypertrophié. |
| Souris | Orale | NGM/EE Rapport 5:1 | 5 000 | 0/10 mâles 1/10 femelles | > 5 000 | Hyperactivité intermittente les 3 premiers jours au plus; à l’autopsie, sac périovarien hypertrophié chez 7/10 femelles et utérus distendu chez 3/10. Métamorphose graisseuse du foie chez la plupart des femelles et quelques mâles. |
| Rat | Orale | NGM | 5 000 | 0/10 mâles 0/10 femelles | > 5 000 | Aucun signe clinique; petits testicules chez 1/10 mâles. |
| Rat | Orale | NGM | 6 200 | 0/5 femelles | > 6 200 | Aucun signe clinique. |
| Rat | Orale | EE | 3 200 4 000 5 000 | 1/10 mâles 5/10 femelles 0/10 mâles 7/10 femelles 5/10 mâles 9/10 femelles | Mâles 5 300 Femelles 3 200 | Dépression, ataxie et exophtalmie liées à la dose. |
| Substance | Dose | DL50 | ||||
| Espèces | Voie | Létalité | Résumé des observations | |||
| testée | (mg/kg) | (mg/kg) | ||||
| Rat | Orale | NGM/EE Rapport 5:1 | 5 000 | 0/10 | > 5 000 | Aucun signe clinique; réduction de la taille des testicules, de la prostate et des vésicules séminales chez les mâles; arrêt de la spermatogenèse noté chez 2 mâles à l’examen microscopique. |
| Chien | Orale | NGM | 1 000 2 500 5 000 | 0/2 0/2 0/2 | > 5 000 | Pas d’observation notable. |
| Chien | Orale | EE | 1 000 2 500 5 000 | 0/2 0/2 0/2 | > 5 000 | Pas d’observation notable. |
| Chien | i.v. | NGM/EE Rapport 7:1 | 16,3 0 (excipient) | 0/2 mâles 0/3 femelles 0/1 mâles 0/1 femelles | > 16,3 | Signes d’intoxication à l’éthanol (prostration, baisse de la réponse aux stimulations et de la coordination, augmentation de la respiration); myosis et salivation chez les femelles. L’autopsie a révélé une proéminence de la jonction corticomédullaire du rein et des zones rougies à la base du muscle papillaire chez tous les animaux traités. |
Toxicologie à long terme Tableau 12: Résumé des études de toxicité avec doses répétées, réalisées avec le 17d-NGM/EE, le
NGM et l’EE
| Substance | ||||
| Nbre/sexe/groupe | Posologie | |||
| Espèce | testée | Résultats | ||
| Durée | (mg/kg/jour) | |||
| Rapport | ||||
| Lapin | 5 femelles 28 jours | 17d-NGM/ EE (EVRA) | 3/0,375; 4,5/0,56; 6/0,75 mg appliqué une fois par semaine (Timbre de 10, 15, ou 20 cm2) | Légers signes d’irritation au site du timbre, indépendants de l’association 17d-NGM/EE et dus en partie à la difficulté à enlever le timbre. Certaines lapines ont présenté une baisse des érythrocytes et une augmentation ou une baisse des concentrations sériques des enzymes hépatiques, une augmentation du glucose et une baisse des triglycérides et du phosphore; ces effets étaient proportionnels à la dose et considérés secondaires aux changements métaboliques liés aux hormones. Autres changements hormonaux liés à la dose: augmentation du poids des ovaires, hypertrophie des muscles lisses du vagin et du col de l’utérus, et développement des glandes mammaires avec sécrétion; augmentation du volume utérin, décidualisation multifocale (épaississement du stroma, augmentation de la vascularisation du myomètre et de l’endomètre, hypertrophie du myomètre, hyperplasie glandulaire et dilatation de la lumière). Une nécrose de l’épithélium utérin, du myomètre et de l’endomètre a été observée chez une lapine recevant la dose élevée; une autre présentait des foyers de décidualisation dans la rate. Déplétion des tissus lymphoïdes thymiques et dépôts de matériel pseudo-amyloïde dans la rate. |
| Rat | 15 femelles 3 mois | NGM S.O. | 0; 0,5; 1,0; 2,5; 10 | Aucun décès signalé et aucune observation clinique notable. Baisse proportionnelle à la dose des taux de cholestérol, du poids de l’utérus et des ovaires; augmentation du poids du foie avec la dose de 10 mg/kg. Pas d’observation notable à l’examen microscopique. |
| Rat | 15 femelles 3 mois | NGM/EE 10:1 | 0; 0,55; 1,1; 2,75; 11,0 | Baisse du gain pondéral dans tous les groupes traités. Baisse des érythrocytes, de l’hémoglobine et de l’hématocrite dans tous les groupes mais restant dans les limites de la normale. Baisse proportionnelle à la dose du cholestérol et du poids de l’hypophyse, de la thyroïde, des ovaires et des reins. Augmentation du poids des surrénales, du foie et du cœur. Pas d’observation notable à l’examen microscopique; aucune mort. |
| Substance | ||||
| Nbre/sexe/groupe | Posologie | |||
| Espèce | testée | Résultats | ||
| Durée | (mg/kg/jour) | |||
| Rapport | ||||
| Rat | 110 femelles (témoins) 70 femelles (groupes recevant NGM/EE) 24 mois | NGM/EE 5:1 | 0; 0,15; 0,6; 3,0 | Létalité à 24 mois : témoins, 44/75; dose faible, 20/50; dose intermédiaire, 17/50; dose élevée 24/50 (35 témoins et 20 animaux de chaque groupe traité ont été sacrifiés à 1 an). Légère baisse du gain pondéral dans tous les groupes, incidence plus élevée d’opacités du cristallin dans les groupes traités par rapport aux témoins. Baisse légère des paramètres concernant les hématies dans tous les groupes; légère augmentation des neutrophiles et baisse des lymphocytes. À la dose élevée, baisse du cholestérol pour tous les groupes à 12 et 24 mois. Augmentation de la phosphatase alcaline dans tous les groupes traités à 12 mois. Baisse proportionnelle à la dose du poids de l’utérus et des ovaires et augmentation du poids des surrénales dans tous les groupes traités, et du poids du foie dans les groupes recevant les doses intermédiaire et élevée à 24 mois. Augmentation de l’incidence d’hyperplasie/ hypertrophie des cellules hépatiques, de télangiectasie et de formation d’hématocystes; augmentation de l’incidence d’hyperplasie de l’endomètre. Augmentation significative de l’incidence d’adénocarcinome des glandes mammaires dans le groupe recevant la dose élevée. |
| Rat | 100 femelles dans groupe témoin recevant de la carboxyméthyl-cellulose (CMC); 50 femelles dans groupes traités et groupe recevant uniquement de la nourriture 24 mois | NGM/EE 5:1 NG/EE 5:1 NG EE NGM | 0,0 0,01875 0,0375 0,075; 0,15 0,0375 0,075 0,15 0,125 0,025 0,125 | Létalité : témoins recevant excipient, 49/100; témoins recevant uniquement nourriture, 27/50; dose faible, 22/50a; dose faible-intermédiaire, 28/50; dose intermédiaire, 30/50; dose élevée, 26/50. Changement mineur et passager du poids corporel et de la consommation alimentaire au début de l’étude. Incidence cumulative d’opacités du cristallin comparable chez témoins et groupes recevant NGM/EE, avec apparition plus rapide mais pas de façon statistiquement différente dans les groupes recevant NGM/EE par rapport aux témoins; légère baisse de l’hématocrite dans le groupe recevant la dose élevée de NGM/EE; baisse du taux de cholestérol dans le groupe recevant la dose élevée de NGM/EE et l’EE seul et augmentation des triglycérides dans tous les groupes recevant les associations progestatif/EE. Changements de poids des organes comparables à la situation dans l’étude précédente; pas de différence significative dans les tumeurs mammaires entre les animaux témoins et les animaux traités. |
| Substance | ||||
| Nbre/sexe/groupe | Posologie | |||
| Espèce | testée | Résultats | ||
| Durée | (mg/kg/jour) | |||
| Rapport | ||||
| Chien | 4 femelles 3 mois | NGM/EE 10:1 | 0; 0,28; 1,65; 5,5 | Baisse de l’incidence d’œstrus, hypertrophie de la vulve et des glandes mammaires dans tous les groupes traités; augmentation du poids de l’utérus et baisse du poids des ovaires dans tous les groupes traités. Augmentation des leucocytes dans les groupes recevant les doses intermédiaire et élevée. Augmentation du poids du foie et des reins dans ces mêmes groupes. Changements microscopiques similaires à ceux observés avec le NGM utilisé seul. Aucune mort n’a été signalée. |
| Chien | 20 femelles (témoins, dose faible et dose intermédiaire) 16 femelles (dose élevée) 24 mois | NGM/EE 5:1 | 0; 0,06; 0,15; 0,6 (de façon cyclique) | Létalité : aucune mort. Observations similaires à celles pour le NGM. Baisse des érythrocytes, de l’hémoglobine et de l’hématocrite avec dose élevée; augmentation des leucocytes du type neutrophiles avec doses élevée et intermédiaire. Baisse du poids des ovaires et augmentation du poids de l’utérus dans tous les groupes traités. Changements au niveau des organes génitaux et des glandes mammaires similaires à ceux mentionnés plus haut, proportionnels à la dose. Adénome bénin des canaux galactophores chez une chienne recevant la dose élevée. |
| Chien | 15 femelles 84 mois | NGM/EE 5:1 du mois 1 au mois 46 7:1 du mois 47 au mois 48 | 0; 0,003; 0,03; 0,075 (de façon cyclique) 0; 0,0057; 0,057; 0,1425 (de façon cyclique) | Létalité : témoins, 2; dose faible, 1; dose intermédiaire, 4; dose élevée, 2. Hypertrophie de l’utérus avec les doses élevée et intermédiaire; baisse de l’incidence d’œstrus avec les doses intermédiaire et élevée, opacités du cristallin polaire postérieur dans 1 animal témoin, 4 recevant la dose faible, 3 la dose intermédiaire moyenne et 3 la dose élevée au mois 84. Baisse des érythrocytes surtout avec la dose élevée; augmentations sporadiques des transaminases glutamiques- pyruviques sériques dans tous les groupes; baisse du cholestérol et des triglycérides et augmentation de la T4 avec la dose élevée. Inhibition ovarienne, hyperplasie endométriale kystique et tissu nodulaire hépatique. Tumeurs bénignes des muscles lisses et du tissu conjonctif chez un animal du groupe témoin et un animal des groupes recevant les doses faible et intermédiaire, et 5 animaux du groupe recevant la dose élevée; léiomyosarcome chez une chienne recevant la dose élevée. |
| Singe | 4 femelles 3 mois | NGM | 0; 0,25; 1,5; 5,0 | Baisse de la durée des menstruations avec la dose de 5,0 mg/kg. Augmentation du rapport poids du foie/poids corporel avec les doses de 0,25 et de 5 mg/kg; augmentation du rapport poids du cœur/poids corporel avec les doses de 1,5 et de 5 mg/kg. Pas de changement observé à l’examen microscopique ni à l’examen d’anatomie pathologique; aucune mortalité n’a été signalée. |
| Substance | ||||
| Nbre/sexe/groupe | Posologie | |||
| Espèce | testée | Résultats | ||
| Durée | (mg/kg/jour) | |||
| Rapport | ||||
| Singe | 4 femelles 3 mois | NGM/EE 10:1 | 0; 0,275; 1,65; 5,5 | Baisse de la durée des menstruations avec la dose de 5,5 mg/kg. Augmentation du poids absolu du cœur avec les doses de 0,275 et de 5,5 mg/kg. Stimulation de la sécrétion de glaire cervicale et de l’activité des glandes mammaires avec la dose de 5,5 mg/kg. Hyperplasie et détachement de l’endomètre; augmentation de la taille et du nombre des acini des glandes mammaires. Aucun changement observé au niveau de l’anatomie pathologique; aucune mortalité n’a été signalée. |
| Singe | 4 femelles 6 mois | NGM EE NGM/EE 7:1 | 0; 0,005 0; 0,0007 0; 0,0057; 0,0285 (de façon cyclique) | Pas de mortalité ni de changement au niveau des signes cliniques, sauf effets sur le cycle menstruel. Menstruation nettement réglée avec le NGM utilisé seul et la dose élevée de l’association NGM/EE et, dans une moindre mesure, avec la dose faible de l’association. Baisse des taux de progestérone dans tous les groupes traités, sauf ceux recevant l’EE seul. Baisse du poids des ovaires dans tous les groupes traités avec augmentation du poids de l’utérus dans le groupe recevant EE seul. Pas de changement observé à l’examen microscopique du foie dans aucun des groupes. L’examen microscopique des organes de la reproduction a indiqué que tous les animaux étaient en phase lutéale, sauf ceux du groupe recevant l’EE seul. Un cas de macula densa a été observé dans le groupe recevant la dose élevée de NGM/EE. |
| Singe | 20 femelles dans le groupe témoin et les groupes recevant la dose faible et intermédiaire 16 femelles dans le groupe recevant la dose élevée 24 mois | NGM/EE 5:1 | 0; 0,06; 0,3; 0,6 (de façon cyclique) | Létalité : groupe témoin, 1; dose de 0,06 mg/kg, 0; dose de 0,3 mg/kg, 4; dose de 0,6 mg/kg, 1. Baisse du gain pondéral (0,6 mg/kg) et de la menstruation, essentiellement pendant période de retrait (0,3 et 0,6 mg/kg). Augmentation du degré de taches d’hypopigmentation au niveau de la macula lutea dans les groupes traités. Baisse passagère des paramètres des érythrocytes et des plaquettes; augmentation des triglycérides et baisse de la phosphatase alcaline sérique; augmentation passagère du temps de prothrombine et du cholestérol. Baisse du poids des ovaires et de l’utérus; changements au niveau des ovaires, du vagin et des glandes mammaires comme décrits plus haut; augmentation de la vacuolisation de l’épithélium pigmenté de la rétine; cas isolés de foyers de dilatation des sinusoïdes capsulaires, de congestion et/ou d’hémorragie hépatiques. |
| Substance | ||||
| Nbre/sexe/groupe | Posologie | |||
| Espèce | testée | Résultats | ||
| Durée | (mg/kg/jour) | |||
| Rapport | ||||
| Singe | 16 femelles 120 mois | NGM/EE 5:1 (du mois 1 au mois 48) 7:1 (du mois 49 au mois 120) | 0; 0.003; 0,03; 0,15 (de façon cyclique) 0, 0.0057, 0.057, 0.285 (de façon cyclique) | Létalité : témoins, 3; dose faible, 1; dose intermédiaire, 0; dose élevée, 2. Baisse passagère du gain pondéral (doses intermédiaire et élevée) et des menstruations, essentiellement pendant la période de retrait (doses intermédiaire et élevée); baisse du nombre de menstruations dans la deuxième partie de l’étude (sujets témoins et ceux recevant la dose élevée); changements cutanés des organes génitaux proportionnels à la dose; nodules mammaires dans 1 animal recevant la dose intermédiaire et 1 autre recevant la dose élevée. Augmentation de l’incidence de sécrétion mammaire (doses intermédiaire et élevée); augmentation de l’intensité de l’hypopigmentation de la macula lutea avec les doses intermédiaire et faible; pas de différence dans l’acuité visuelle. Augmentation des neutrophiles, du temps de céphaline activée, des plaquettes (doses intermédiaire et élevée); augmentation proportionnelle à la dose de la globuline, des transaminases glutamiques-pyruviques sériques, des triglycérides, de la T3 et de la T4. Baisse de l’albumine, du captage de la T3 et du cholestérol. Augmentation du poids du foie et de l’hypophyse (doses intermédiaire et élevée) et baisse du poids des ovaires (dans tous les groupes). Augmentation de l’incidence et de la quantité de glaire cervicale (doses intermédiaire et élevée); augmentation de la taille des ovaires (toutes les doses); amincissement et kératinisation de la muqueuse vaginale, atrophie ovarienne associée à l’absence de corps jaunes; baisse du nombre de follicules en voie de maturation; atrophie endométriale avec prolifération et/ou décidualisation du stroma; élongation villeuse et dilatation des glandes muqueuses du col, atrophie de la muqueuse et métaplasie en colonnes de la muqueuse vaginale, atrophie des oviductes et hyperplasie lobulaire de certaines glandes mammaires avec doses intermédiaire et élevée; carcinome muco-épidermoïde du col et léiomyome avec dose élevée; carcinome des glandes mammaires in situ et papillome intracanalaire chez 1 animal recevant la dose élevée; quelques autres tumeurs. |
Cancérogénicité :
Une étude initiale de carcinogénicité de l’association NGM/EE (rapport 5:1) a été réalisée chez des rates avec des doses de 0,15 à 3,0 mg/kg/jour. Une augmentation significative de l’incidence des tumeurs mammaires cancéreuses a été observée, particulièrement des adénocarcinomes dans le groupe recevant la dose élevée. Une deuxième étude de carcinogénicité a été réalisée chez la rate avec des doses orales plus faibles de NGM/EE (rapport 5:1) qui allaient de 0,01875 à 0,15 mg/kg/jour. Dans cette étude, l’incidence de tumeurs mammaires était comparable dans les groupes témoins et dans les groupes traités, ce qui tend à corroborer l’existence d’un rapport entre la dose administrée et la réponse.
Dans une étude de sept ans, des posologies orales de 0,003; 0,03 et 0,075 mg/kg/jour de l’association NGM/EE (rapport 5:1) ont été administrées de façon cyclique à des chiennes pendant 46 mois. Puis ces doses ont été augmentées à 0,0057; 0,057 et 0,1425 mg/kg/jour (rapport 7:1) pendant la deuxième moitié de l’étude. On a observé une augmentation de l’incidence de léiomyomes et de léiomyosarcomes, tumeurs des muscles lisses, dans le groupe recevant la dose élevée par rapport aux sujets témoins. Une hyperplasie nodulaire hépatique a également été observée chez quelques chiennes recevant l’association NGM/EE.
Une étude de 10 années portant sur l’association NGM/EE a été réalisée avec des singes rhésus. Les guenons ont reçu des doses orales de 0,003; 0,03 ou 0,15 mg/kg/jour (rapport 5:1) pendant quatre ans, puis des doses de 0,0057; 0,057 ou 0,285 mg/kg/jour (rapport 7:1) pendant les six années suivantes de l’étude, selon un régime cyclique. On a observé la survenue isolée de tumeurs au niveau du vagin et du col de l’utérus chez un animal recevant la dose élevée, au niveau du tissu mammaire lobulaire et canalaire chez un animal recevant la dose élevée, ainsi qu’au niveau de la vessie chez un animal recevant la dose intermédiaire. D’autres tumeurs moins significatives ont été observées, sans prédilection particulière pour les groupes traités.
Mutagénicité:
Le potentiel mutagène du 17d-NGM, du NGM et de l’association NGM/EE a été vérifié à l'aide d'une importante batterie de tests: tests de mutation ponctuelle des cellules bactériennes et mammaliennes, test d’aberration chromosomique, test d’échange de chromatides-sœurs in vivo et test du micronoyau in vivo. Aucun des tests réalisés avec ces composés n’a indiqué d’activité mutagène.
Toxicologie pour la reproduction et le développement :
Toutes les études réalisées avec l’association NGM/EE utilisent la préparation orale; l’étude réalisée avec le 17d-NGM utilise la voie sous-cutanée.
Tableau 13: Résumé des études de fertilité et de reproduction réalisées avec le 17d-NGM et l’association NGM/EE
| Espèce Substance | ||
| Résumé des paramètres de la | ||
| testée/Rapport | Toxicité maternelle | |
| reproduction | ||
| Posologie, Durée | ||
| Fertilité des femelles | ||
Rat NGM/EE, rapport 5:1 0,03, 0,05, 0,06, 0,0833; 0,120 mg/kg/jour pendant 14 jours, d’avant l’accouplement à l’interruption; accouplement entre femelles traitées et mâles non traités | Baisse minimale du poids corporel avec toutes les doses pendant la première semaine pré-accouplement; réduction du poids pendant la gestation en raison d’une augmentation des résorptions et d’une baisse de la taille des portées; baisse de la fertilité proportionnelle à la dose. | Baisse de l’implantation et de la taille des portées et augmentation des résorptions et des mort-nés, de façon proportionnelle à la dose; baisse de la survie des nouveau-nés avec une dose > 0,06 mg/kg. Mêmes observations, mais à un degré moindre, dans la première génération filiale. |
| Toxicité sur l’embryon/le fœtus | ||
| Espèce Substance | ||
| Résumé des paramètres de la | ||
| testée/Rapport | Toxicité maternelle | |
| reproduction | ||
| Posologie, Durée | ||
Lapin 17d-NGM 1, 2, 4, 6 mg/kg/jour Jours de gestation 7 à 19 | Baisse de la consommation de nourriture avec 6 mg/kg et adhésion ferme du placenta épaissi à la paroi utérine avec doses de 4 mg/kg et plus. | Baisse de l’ossification de l’os du pubis (variation fœtale) observée avec les doses de 1 mg/kg et plus. Baisse du poids des fœtus avec doses de 2 mg/kg et plus. Malformations observées aux doses supérieures, y compris hyperflexion des pattes aux doses de 4 mg/kg et plus, et fente palatine et hyperextension des pattes à la dose de 6 mg/kg. Augmentation des résorptions et baisse du nombre des fœtus vivants avec la dose de 6 mg/kg. |
Rat NGM/EE, rapport 5:1 0,012; 0,06; 0,3 mg/kg/jour du jour 6 au jour 15 de gestation | Baisses proportionnelles à la dose du poids corporel et du gain pondéral. | Baisse des implantations et augmentation des résorptions avec la dose élevée. Augmentation de l’incidence des variations de côtes ondulées aux doses intermédiaire et élevée. Aucune malformation n’a été observée. |
Lapin NGM/EE, rapport 5:1 0,012; 0,060; 0,3 mg/kg/jour du jour 7 au jour 19 de gestation | Perte du poids corporel moyen observée dans tous les groupes traités. | Résorptions chez 65,5 et 100 % des mères avec la dose intermédiaire et la dose élevée. Aucune malformation ni variation n’a été observée. |
| Toxicité périnatale/postnatale | ||
Rat NGM/EE, rapport 5:1 0,03; 0,18; 0,3; 0,6 mg/kg/jour du jour 15 de la gestation jusqu’à la fin de la lactation | Une certaine carence de lactation avec la dose élevée. | Baisse, proportionnelle à la dose, de la fertilité des femelles de la première génération filiale avec une dose > 0,18 mg/kg/jour. Baisse de la viabilité des petits et du poids des ratons avec la dose élevée. Pas d’effets significatifs sur la deuxième génération filiale. |
Toxicologie spéciale :
Tableau 14: Résumé des études de toxicité spéciale avec l’association 17d-NGM/EE
| Nbre/groupe/ | Substance testée/ | ||
| Type d’étude | Résultats | ||
| espèce/durée | Dose/Voie | ||
| Irritation primaire | 6 lapines avec exposition de 24 heures | 6 mg de 17d-NGM/0,75 mg d’EE par timbre Voie dermique | Lapines observées pendant 72 h après le retrait du timbre. Observation d’un érythème léger à bien défini. Les timbres |
| Nbre/groupe/ | Substance testée/ | ||
| Type d’étude | Résultats | ||
| espèce/durée | Dose/Voie | ||
| et l’huile minérale (témoin) étaient légèrement irritants. | |||
| Sensibilisation | 10 cobayes femelles | 17d-NGM/EE (dose estimée de 3,0/0,49 mg par disque EVRA) Voie dermique | Induction : exposition pendant 6 heures, 3 fois par semaine sur une période de 18 jours. Provocation : 14 jours après induction avec timbre appliqué pendant 6 h. Pas de signe de sensibilisation. Le dinitrochlorobenzène (témoin positif) a entraîné une sensibilisation. |
Excipient: Lactate de lauryle dermique
Le lactate de lauryle dermique est composé de > 70 % de lactate de lauryle et de < 30 % d’alcool laurylique et de lactate de lauryle lactoyle. Le lactate de lauryle (LL), de formule moléculaire C15H30O3, est un ester de l’alcool laurylique et de l’acide alpha-hydroxy, acide lactique.
Le lactate de lauryle n’a pas été toxique quand il a été administré par voie orale à cinq rats mâles et cinq rates à raison de 5 mL/kg. Les animaux ont été observés pendant une période de 14 jours pour détecter toute activité pharmacologique et toxicologique.
Le lactate de lauryle n’a pas indiqué de potentiel apparent d’irritation oculaire significative quand on a testé une solution à 10 % p/p sur six lapins New Zealand White. Dans des études réalisées avec des préparations de crèmes pour le visage contenant 5 % de lactate de lauryle, on a observé une irritation minimale ou légère. Une solution de lactate de lauryle à 15 % dans du propylèneglycol a entraîné une irritation oculaire minimale chez des lapins. L’irritation oculaire déterminée avec le test in vitro Eytex a été décrite comme étant minimale (0,1 % avec une préparation de crème pour les yeux) à modérée (3,2 % avec une crème pour le visage).
Le potentiel d’irritation dermique présenté par le lactate de lauryle a été évalué dans une étude réalisée sur six lapins New Zealand White avec 0,5 mL d’une solution à 10 % p/p dans du propylèneglycol. Les investigateurs ont trouvé qu’une solution de lactate de lauryle à 10 % causait une irritation minimale. Les études d’irritation dermique primaire chez des lapins, réalisées avec deux produits cosmétiques renfermant du lactate de lauryle appliqués sur un timbre occlusif, ont révélé une irritation minimale (concentration à 1 %) ou légère (concentration à 5 %).
Un test de sensibilisation de contact a été réalisé auprès de cobayes femelles. Les animaux ont reçu pour commencer deux doses de lactate de lauryle, puis une provocation au lactate de lauryle à 5 ou 25 %. Des signes d’une légère irritation ont été observés uniquement dans le groupe recevant la concentration élevée. Cette étude suggère que le lactate de lauryle risque peu d’entraîner une sensibilisation de contact.
Le potentiel mutagène du lactate de lauryle a été étudié de façon exhaustive dans des tests de mutation ponctuelle de cellules bactériennes et mammaliennes, et dans le test du micronoyau in vivo. Aucun de ces tests n’a indiqué d’activité mutagène pour le lactate de lauryle.