


Monographie de produit - Evusheld
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 1 INDICATIONS | 11/2022 |
|---|---|
| 09/2023 | |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique | 11/2022 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration | 11/2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Sensibilité et résistance | 11/2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire | 03/2023 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaireAppareil cardiovasculaireAppareil cardiovasculaireAppareil cardiovasculaireAppareil cardiovasculaire | 09/2023 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ......... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ........... 4
1 INDICATIONS ................................................................................................................. 4
1.1 Enfants .................................................................................................................. 4
1.2 Personnes âgées ....................................................................................................... 5
- 2. CONTRE-INDICATIONS ................................................................................................. 5
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.2 Posologie recommandée et ajustement posologique ............................................. 5
4.4 Administration ........................................................................................................ 6
5 SURDOSAGE ................................................................................................................. 7
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ................................................................................................................. 7
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................... 8
7.1 Populations particulières ........................................................................................ 9
7.1.1 Femmes enceintes .......................................................................................... 9
7.1.2 Femmes qui allaitent ........................................................................................ 9
7.1.3 Enfants ............................................................................................................ 9
7.1.4 Personnes âgées ...........................................................................................10
8 EFFETS INDÉSIRABLES ............................................................................................. 10
8.1 Aperçu des effets indésirables ............................................................................. 10
8.2 Effets indésirables observés au cours des études cliniques ................................. 11
8.2.1 Effets indésirables observés au cours de études cliniques – enfants .............12
8.3 Effets indésirables peu fréquents observés au cours des études cliniques .......... 12
8.5 Effets indésirables observés après la commercialisation ..................................... 12
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................... 12
9.2 Aperçu des interactions médicamenteuses .......................................................... 12
| 1 INDICATIONS, 1.2 Personnes âgées |
|---|
9.4 Interactions médicament-médicament ................................................................. 13
9.5 Interactions médicament-aliment ......................................................................... 13
9.6 Interactions médicament-plante médicinale ......................................................... 13
9.7 Interactions médicament-examens de laboratoire ................................................ 13
10 PHARMACOLOGIE CLINIQUE .................................................................................... 13
10.1 Mode d’action ................................................................................................. 13
10.2 Pharmacodynamie ......................................................................................... 14
10.3 Pharmacocinétique ........................................................................................ 14
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ................................................... 16
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ................................................................. 17
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................ 17
14 ÉTUDES CLINIQUES ................................................................................................... 17
14.1 Études cliniques par indication ....................................................................... 17
Prophylaxie préexposition de la COVID-19 .................................................................... 17
Traitement de la COVID-19 de forme légère ou modérée .............................................. 21
14.4 Immunogénicité .............................................................................................. 23
15 MICROBIOLOGIE ......................................................................................................... 23
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 29
RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S .............................................................. 30
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1
INDICATIONS
Prophylaxie préexposition de la maladie à coronavirus 2019 (COVID-19)
EVUSHELD (tixagévimab et cilgavimab) est indiqué pour la prophylaxie préexposition de la maladie à coronavirus 2019 (COVID-19) chez les adultes et les adolescents (≥ 12 ans et pesant au moins 40 kg) qui n’ont pas récemment été exposés à une personne présentant une infection avérée par le SRAS-CoV-2 et :
- qui sont immunovulnérables et peu susceptibles d’avoir une réponse immunitaire satisfaisante à la vaccination contre la COVID‐19 ou
- chez qui la vaccination contre la COVID-19 n’est pas recommandée.
La prophylaxie préexposition par EVUSHELD ne vise pas à remplacer la vaccination chez les personnes pour qui la vaccination est recommandée.
Les variants du virus SRAS-CoV-2 circulant peuvent être associés à une résistance aux anticorps monoclonaux. Les professionnels de la santé doivent consulter régulièrement l’information apparaissant à la rubrique Résistance antivirale sous 15 MICROBIOLOGIE, conjointement avec la littérature et les lignes directrices locales, pour des détails sur les variants spécifiques et la résistance, étant donné que ces renseignements peuvent être périodiquement mis à jour.
Traitement de la COVID-19 de forme légère ou modérée
EVUSHELD est indiqué pour le traitement de la COVID-19 de forme légère ou modérée chez les adultes et les adolescents (≥ 12 ans et pesant au moins 40 kg) [voir aussi 14.1 Études cliniques par indication, TACKLE].
Les variants du virus SRAS-CoV-2 circulant peuvent être associés à une résistance aux anticorps monoclonaux. Les professionnels de la santé doivent consulter régulièrement l’information apparaissant à la rubrique Résistance antivirale sous 15 MICROBIOLOGIE, conjointement avec la littérature et les lignes directrices locales, pour des détails sur les variants spécifiques et la résistance, étant donné que ces renseignements peuvent être périodiquement mis à jour.
1.1 Enfants
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité d’EVUSHELD chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies. On ne dispose d’aucune donnée sur le sujet. Voir 4.2 Posologie recommandée et ajustement posologique. Cependant, la dose recommandée (voir 4.2 Posologie recommandée et ajustement posologique) devrait entraîner des taux sériques de tixagévimab et de cilgavimab comparables à ceux des adultes chez les adolescents de ≥ 12 ans et pesant au moins 40 kg d’après une échelle allométrique (qui tenait compte de l’incidence des variations du poids et de l’âge sur la clairance et le volume de distribution). Voir 10.2 Pharmacodynamie et 10.3 Pharmacocinétique. Il est fortement recommandé de surveiller de près les adolescents.
4 POSOLOGIE ET ADMINISTRATION
4.2 Posologie recommandée et ajustement posologique
Prophylaxie
La dose recommandée est de 600 mg d’EVUSHELD, administrée en deux injections distinctes et séquentielles de 3,0 mL contenant :
- 300 mg de tixagévimab
- 300 mg de cilgavimab
Dans les situations où la prévention continue de la COVID-19 exige l’administration répétée d’EVUSHELD, les doses subséquentes de 600 mg (300 mg de tixagévimab et 300 mg de cilgavimab) doivent être administrées une fois tous les 6 mois.
Les recommandations posologiques en vue de la prophylaxie reposent sur l’ensemble des données existantes, dont les données sur la pharmacologie clinique, le comportement pharmacocinétique et l’activité antivirale, et les données issues d’essais cliniques (voir 8 EFFETS INDÉSIRABLES, 10.2 Pharmacodynamie et 10.3 Pharmacocinétique). L’étude d’EVUSHELD en vue de la prophylaxie de la COVID-19 a porté sur la dose de 300 mg. L’innocuité clinique de la dose de 600 mg en vue de la prophylaxie est étayée par les données sur l’innocuité issues de l’étude multicentrique de phase III TACKLE menée chez des patients atteints de la COVID-19 de forme légère ou modérée (voir 8 EFFETS INDÉSIRABLES).
Traitement
La dose recommandée est de 600 mg d’EVUSHELD, administrée en deux injections distinctes et séquentielles de 3,0 mL contenant :
- 300 mg de tixagévimab
- 300 mg de cilgavimab
EVUSHELD doit être administré sans tarder après l’obtention d’un résultat positif à un test de dépistage du SRAS-CoV-2 et dans les 7 jours suivant l’apparition des symptômes (voir 14.1 Études cliniques par indication, Traitement de la COVID-19 de forme légère ou modérée).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Parmi les participants à l’analyse pharmacocinétique (PK) groupée, 17,6 % (N = 871) étaient âgés d’au moins 65 ans et 3,2 % (N = 156) étaient âgés d’au moins 75 ans. Il n’y a pas de différence cliniquement significative dans la pharmacocinétique du tixagévimab et du cilgavimab chez les sujets âgés (≥ 65 ans) par rapport aux sujets plus jeunes. Voir 10.2 Pharmacodynamie et 10.3 Pharmacocinétique.
2. CONTRE-INDICATIONS
EVUSHELD est contre-indiqué chez les personnes ayant des antécédents de réactions d’hypersensibilité graves, y compris l’anaphylaxie, à ce médicament ou à l’un des ingrédients de sa préparation, y compris les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité d’EVUSHELD chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies.
4.4 Administration
Pour injection intramusculaire
Le tixagévimab et le cilgavimab doivent être administrés par un professionnel de la santé qualifié, dans le respect des techniques d’asepsie.
Examiner visuellement les fioles pour détecter la présence de particules ou d’une coloration anormale. Le tixagévimab et le cilgavimab sont des solutions limpides à opalescentes, incolores à légèrement jaunes. Jeter les fioles si les solutions sont troubles ou de couleur anormale ou si des particules sont visibles. Ne pas agiter les fioles.
Prélever la quantité requise de solutions de tixagévimab et de cilgavimab à l’aide de seringues distinctes. Jeter la solution inutilisée restant dans les fioles.
Administrer le tixagévimab et le cilgavimab en deux injections intramusculaires séquentielles et distinctes à différents points d’injection, de préférence une dans chacun des muscles fessiers.
Chaque boîte d’EVUSHELD contient deux fioles :
- tixagévimab, solution injectable (bouchon gris foncé)
- cilgavimab, solution injectable (bouchon blanc)
a Chaque fiole contient une quantité excédentaire pour permettre le prélèvement de 150 mg (1,5 mL).
Les solutions injectables de tixagévimab et de cilgavimab ne contiennent pas d’agent de conservation et, par conséquent, les seringues préparées doivent être administrées immédiatement.
Si l’administration immédiate n’est pas possible et que les seringues préparées de tixagévimab et de cilgavimab doivent être conservées, le temps écoulé entre le prélèvement de la fiole et l’administration ne doit pas dépasser 4 heures, soit :
- au réfrigérateur à une température comprise entre 2 et 8 °C,
- soit à une température ambiante ne dépassant pas 25 °C.
Toute solution inutilisée doit être jetée.
Indication
Dose d’EVUSHELD (tixagévimab et cilgavimab) | Dose d’anticorps | Nombre de fioles nécessairesa | Volume à prélever de la fiole | |||||
|---|---|---|---|---|---|---|---|---|
| Prophylaxie préexposition de la COVID-19 | 600 mg (2 boîtes) | 300 mg de tixagévimab | 2 fioles | 3,0 mL | ||||
| 300 mg de cilgavimab | 2 fioles | 3,0 mL | ||||||
| Traitement de la COVID-19 de forme légère ou modérée | 600 mg (2 boîtes) | 300 mg de tixagévimab | 2 fioles | 3,0 mL | ||||
| 300 mg de cilgavimab | 2 fioles | 3,0 mL | ||||||
5 SURDOSAGE
Il n’y a pas de traitement particulier pour un surdosage d’EVUSHELD. Le traitement d’un surdosage devrait comprendre les mesures de soutien générales, y compris la surveillance des signes vitaux et l’observation de l’état clinique du patient.
Au cours des essais cliniques, des doses allant jusqu’à 600 mg administrées par voie intramusculaire (300 mg chacun de tixagévimab et de cilgavimab) et 3000 mg par voie intraveineuse (1500 mg chacun de tixagévimab et de cilgavimab) ont été administrées sans entraîner d’effets toxiques limitant la dose.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Pour faciliter la traçabilité des médicaments biologiques, les professionnels de la santé doivent reconnaître l’importance de noter le nom commercial et la dénomination commune (ingrédient actif), ainsi que d’autres indicateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 – Formes pharmaceutiques, teneurs et composition
Chaque boîte d’EVUSHELD contient deux fioles :
Tixagévimab
Solution injectable de 1,5 mL dans une fiole en verre transparent fermée par un bouchon en élastomère chlorobutylique et scellée par un capuchon amovible en aluminium gris foncé.
Cilgavimab
Solution injectable de 1,5 mL dans une fiole en verre transparent fermée par un bouchon en élastomère chlorobutylique et scellée par un capuchon amovible en aluminium blanc.
| Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région. |
|---|
| Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
| Voie intramusculaire | Solution injectable
| L-histidine Chlorhydrate de L-histidine monohydraté Polysorbate 80 Saccharose Eau pour injection |
7 MISES EN GARDE ET PRÉCAUTIONS
Appareil cardiovasculaire
Manifestations indésirables cardiaques
Dans l’étude PROVENT, la proportion de sujets ayant déclaré des manifestations cardiaques ou thromboemboliques graves était plus élevée dans le groupe EVUSHELD que dans le groupe placebo (1,6 % vs 0,9 %). La plupart des sujets présentaient des facteurs de risque de maladie cardiaque et/ou des antécédents de maladie cardiovasculaire. Il n’y avait pas de tendance temporelle claire, et aucun lien de causalité n’a été établi entre EVUSHELD et ces manifestations.
Dans l’étude TACKLE, il n’y avait pas de déséquilibre entre le nombre de participants qui ont présenté des manifestations indésirables cardiaques ou thromboemboliques graves dans le groupe EVUSHELD par comparaison au groupe placebo (1,5 % vs 1,6 %).
Il faut envisager les risques et les bienfaits avant d’administrer EVUSHELD chez les personnes qui présentent un risque élevé de manifestations cardiovasculaires ou thromboemboliques et conseiller à ces personnes de consulter immédiatement un médecin si elles présentent des signes ou symptômes de telles manifestations.
Système sanguin et lymphatique
Troubles de la coagulation d’importance clinique
Comme toute injection intramusculaire, EVUSHELD doit être utilisé avec prudence chez les patients qui présentent une thrombocytopénie ou tout trouble de la coagulation.
Système immunitaire
Hypersensibilité et anaphylaxie
Des réactions d’hypersensibilité graves, y compris l’anaphylaxie, ont été rapportées à la suite de l’administration d’EVUSHELD (voir 8.5 Effets indésirables observés après la commercialisation). En cas d’apparition de signes ou de symptômes d’une réaction d’hypersensibilité ou d’anaphylaxie cliniquement significative, arrêtez immédiatement l’administration et instaurez le traitement médicamenteux et/ou les soins de soutien appropriés.
Santé reproductive : risque pour les femmes et les hommes
Fertilité
Il n’existe aucune donnée sur l’effet du tixagévimab et du cilgavimab sur la fertilité humaine.
Sensibilité et résistance
Risque potentiel d’échec de la prophylaxie ou du traitement en raison d’une résistance antivirale
Les variants du virus SRAS-CoV-2 circulant peuvent être associés à une résistance aux anticorps monoclonaux comme EVUSHELD. Les professionnels de la santé doivent consulter régulièrement l’information apparaissant à la rubrique Résistance antivirale sous 15 MICROBIOLOGIE, conjointement avec la littérature et les lignes directrices locales, pour des détails sur les variants spécifiques et la résistance, étant donné que ces renseignements peuvent être périodiquement mis à jour.
Les patients qui reçoivent EVUSHELD à titre prophylactique doivent être avisés de la possibilité de la survenue d’infections postvaccinales. On doit informer les patients d’obtenir des soins médicaux sans tarder en cas de signes ou symptômes de COVID-19 (les symptômes les plus fréquents comprennent ce qui suit : fièvre, toux, fatigue et perte du goût ou de l’odorat; les symptômes les plus graves comprennent ce qui suit : difficulté à respirer ou essoufflement, perte de la parole ou de mobilité, ou confusion et douleur à la poitrine).
Les décisions concernant l’utilisation d’EVUSHELD pour le traitement de la COVID-19 devraient tenir compte de ce que l’on connait des caractéristiques des variants du virus SRAS-CoV-2 circulant, y compris la prévalence géographique.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’y a pas de données suffisantes sur l’emploi du tixagévimab et du cilgavimab chez les femmes enceintes. Aucune étude non clinique concernant les effets toxiques sur la reproduction n’a été effectuée avec le tixagévimab et le cilgavimab. Dans une étude de réactivité croisée tissulaire utilisant des tissus humains fœtaux, aucune liaison tissulaire soulevant des inquiétudes cliniques n’a été détectée. On sait que les anticorps IgG1 (immunoglobuline G1) humains traversent la barrière placentaire; par conséquent, le tixagévimab et le cilgavimab peuvent être transmis de la mère au fœtus en développement.
EVUSHELD ne doit être utilisé pendant la grossesse que si les avantages escomptés l’emportent sur les risques pour la mère et le fœtus.
7.1.2 Femmes qui allaitent
On ne dispose d’aucune donnée permettant de déterminer si le tixagévimab et le cilgavimab sont excrétés dans le lait maternel chez l’humain. L’exposition du nouveau-né nourri au sein ne peut être exclue.
Il faut donc prendre en compte les avantages de l’allaitement pour le développement et la santé de l’enfant, mais également le besoin clinique de la mère d’être traitée par EVUSHELD, ainsi que les effets indésirables potentiels d’EVUSHELD ou de la maladie maternelle sous-jacente sur le nourrisson allaité.
7.1.3 Enfants
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité d’EVUSHELD chez les enfants et les adolescents de moins de 18 ans n’ont pas été établies. On ne dispose d’aucune donnée sur le sujet. Cependant, la dose recommandée chez les adultes devrait entraîner des taux sériques de tixagévimab et de cilgavimab comparables chez les enfants âgés de ≥ 12 ans et pesant au moins 40 kg. L’utilisation d’EVUSHELD chez les enfants de moins de 12 ans ou pesant moins 40 kg n’est pas autorisée. Voir 10.2 Pharmacodynamie et 10.3 Pharmacocinétique.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Parmi les participants à l’analyse pharmacocinétique groupée, 17,6 % (N = 871) étaient âgés d’au moins 65 ans et 3,2 % (N = 156) étaient âgés d’au moins 75 ans. Il n’y a pas de différence cliniquement significative dans la pharmacocinétique du tixagévimab et du cilgavimab chez les sujets âgés (≥ 65 ans) par rapport aux sujets plus jeunes. Voir 10.2 Pharmacodynamie et 10.3 Pharmacocinétique.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Un total de 4210 participants adultes ont reçu 300 mg d’EVUSHELD (150 mg de tixagévimab et 150 mg de cilgavimab) par injection intramusculaire, au cours des études de phase III PROVENT, D8850C00002 portant sur la prophylaxie (essai clinique à double insu, contrôlé par placebo sur la prophylaxie préexposition de la COVID-19) et STORM CHASER, D8850C00003 (essai clinique à double insu, contrôlé par placebo sur la prophylaxie post-exposition de la COVID-19, une indication pour laquelle EVUSHELD n’a pas été approuvé). La durée médiane du suivi à des fins d’innocuité était de 456 jours dans l’étude PROVENT et de 455 jours dans l’étude STORM CHASER.
L’effet indésirable le plus souvent signalé dans l’analyse des données groupées des études PROVENT et STORM CHASER a été la réaction au point d’injection (1,6 %).
Dans l’étude PROVENT, des manifestations indésirables ont été signalées par 2016 sujets (58 %) recevant EVUSHELD et 1007 sujets (58 %) recevant le placebo. Des manifestations indésirables graves ont été signalées chez 215 sujets (6 %) recevant EVUSHELD et 97 sujets (6 %) recevant le placebo. La majorité des manifestations indésirables survenues chez les participants ayant présenté au moins une manifestation indésirable étaient d’intensité légère (24 %) ou modérée (27 %). L’intensité des manifestations était bien équilibrée entre les groupes de traitement.
Dans l’étude STORM CHASER, des manifestations indésirables ont été signalées par 348 sujets (46 %) recevant EVUSHELD et 193 sujets (52 %) recevant le placebo. Des manifestations indésirables graves ont été signalées chez 20 sujets (3 %) recevant EVUSHELD et 16 sujets (4 %) recevant le placebo. La majorité des manifestations indésirables survenues chez les participants ayant présenté au moins une manifestation indésirable étaient d’intensité légère (EVUSHELD 26 % vs placebo 28 %) ou modérée (EVUSHELD 17 % vs placebo 16 %).
Un total de 452 patients adultes participants non hospitalisés atteints de la COVID-19 de forme légère ou modérée ont reçu 600 mg d’EVUSHELD (300 mg de tixagévimab et 300 mg de cilgavimab) par injection intramusculaire ≤ 7 jours après l’apparition des symptômes au cours de l’étude de phase III TACKLE (D8851C00001). TACKLE était une étude multicentrique de phase III à double insu, contrôlée par placebo sur le traitement de patients adultes atteints de la COVID-19 de forme légère ou modérée. La durée médiane du suivi à des fins d’innocuité pour les patients recevant EVUSHELD était de 458,5 jours.
L’effet indésirable le plus souvent signalé dans l’étude TACKLE a été la réaction au point d’injection (2,4 %).
Dans l’étude TACKLE, durant le suivi médian de 458,5 jours, des manifestations indésirables ont été signalées par 251 sujets (55,5 %) recevant EVUSHELD et 252 sujets (55,9 %) recevant le placebo.
Des manifestations indésirables graves ont été signalées chez 46 sujets (10,2 %) recevant EVUSHELD et 65 sujets (14,4 %) recevant le placebo. Parmi les participants ayant reçu EVUSHELD et rapporté au moins une manifestation indésirable, la majorité des manifestations indésirables étaient d’intensité légère (27,0 %) ou modérée (19,9 %) et bien équilibrée entre les groupes de traitement. Des manifestations indésirables graves de nature cardiaque ou thromboembolique ont été signalées par 7 sujets (1,5 %) dans le groupe sous EVUSHELD et par 7 sujets (1,6 %) dans le groups sous placebo. Les manifestations indésirables graves de nature cardiaque et thromboembolique étaient réparties entre différents types de manifestations, et on n’a pu dégager aucune tendance claire évocatrice d’un mode d’action ou de délai écoulé avant l’apparition de la manifestation. Tous les sujets ayant présenté des manifestations indésirables graves de nature cardiaque, embolique et/ou thrombotique présentaient des facteurs de risque de maladie cardiaque et/ou des antécédents de maladie cardiovasculaire au début de l’étude. Aucune réaction d’anaphylaxie ou d’hypersensibilité grave n’a été signalée.
En général, le profil d’innocuité chez les patients ayant reçu 600 mg d’EVUSHELD par injection intramusculaire était relativement semblable à celui qui a été observé chez les participants ayant reçu 300 mg d’EVUSHELD par injection intramusculaire.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Les effets indésirables présentés selon la classe de système ou d’organes du MedDRA sont résumés au tableau 2, ci-dessous.
Tableau 2 – Effets indésirables (études PROVENT et STORM CHASER groupées, ensemble d’analyse de l’innocuité et étude TACKLE)
| Classe de système ou d’organe du MedDRA | Terme privilégié | EVUSHELD 300 mg (PROVENT et STORM CHASER) | EVUSHELD 600 mg (TACKLE) | ||
|---|---|---|---|---|---|
EVUSHELD (N = 4210) | Placebo (N = 2108) | EVUSHELD (N = 452) | Placebo (N = 451) | ||
| Troubles du système immunitaire | Hypersensibilitéa | 1,4 % | 1,4 % | 1,1 % | 0,9 % |
| Lésions, intoxications et complications liées à une intervention | Réaction au point d’injectiona | 1,6 % | 1,4 % | 2,4 % | 2,7 % |
a Termes groupés : Hypersensibilité (y compris éruption cutanée et urticaire); réaction au point d’injection (y compris douleur au point d’injection, érythème au point d’injection, prurit au point d’injection, réaction au point d’injection et induration au point d’injection).
Administration répétée
Il existe peu de données sur l’innocuité du produit administré de façon répétée.
Au cours d’une étude secondaire menée en mode ouvert, 305 participants qui avaient reçu une première dose de 300 mg d’EVUSHELD dans le cadre de l’étude PROVENT ont reçu une deuxième dose d’EVUSHELD de 300 mg de 10 à 14 mois plus tard. La durée médiane du suivi après l’administration de la deuxième dose était de 17 jours. Dans l’ensemble, les manifestations indésirables observées chez les participants qui avaient reçu une deuxième dose d’EVUSHELD ont été comparables à celles qui étaient rapportées après l’administration de la première dose.
8.2.1 Effets indésirables observés au cours de études cliniques – enfants
On ne dispose d’aucune donnée chez les enfants et les adolescents de moins de 18 ans. Voir 4.2 Posologie recommandée et ajustement posologique et 10.3 Pharmacocinétique.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables peu fréquents observés au cours des études cliniques sont résumés ci-dessous selon la classification par discipline médicale du MedDRA :
Troubles généraux et anomalies au site d’administration : réaction liée à l’injection
8.5 Effets indésirables observés après la commercialisation
L’effet indésirable suivant a été noté après la commercialisation d’EVUSHELD. Il n’est généralement pas possible d’en déterminer la fréquence de manière fiable étant donné que de tels effets ont été rapportés de façon spontanée au sein d’une population de taille incertaine. Ainsi, la fréquence de ces effets indésirables est «inconnue» (ne pouvant être estimée à partir de données disponibles).
Troubles du système immunitaire :
- Hypersensibilité grave, y compris l’anaphylaxie (voir Hypersensibilité et anaphylaxie)
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude sur les interactions n’a été réalisée avec EVUSHELD.
On ne s’attend pas à ce qu’EVUSHELD soit métabolisé par les enzymes hépatiques ni éliminé par voie rénale. Voir 10.3 Pharmacocinétique.
L’interaction d’EVUSHELD avec les vaccins contre la COVID-19 n’a pas été étudiée. La possibilité d’une telle interaction ne peut donc pas être exclue. Les professionnels de la santé doivent consulter les lignes directrices locales pour savoir à quel moment administrer un vaccin contre la COVID-19 avant ou après l’administration d’EVUSHELD.
9.4 Interactions médicament-médicament
Le tixagévimab et le cilgavimab ne sont pas excrétés par les reins ni métabolisés par les enzymes du cytochrome P450; par conséquent, les interactions avec des médicaments concomitants qui sont excrétés par voie rénale ou qui sont des substrats, des inducteurs ou des inhibiteurs des enzymes du cytochrome P450 sont peu probables.
Selon la modélisation pharmacocinétique, la vaccination contre la COVID-19 après l’administration d’EVUSHELD n’a eu aucun effet d’importance clinique sur la clairance d’EVUSHELD.
En l’absence d’études de compatibilité, EVUSHELD ne doit pas être mélangé avec d’autres produits médicinaux.
9.5 Interactions médicament-aliment
On n’a pas établi d’interactions avec les aliments.
9.6 Interactions médicament-plante médicinale
On n’a pas établi d’interactions avec les produits à base de plantes médicinales.
9.7 Interactions médicament-examens de laboratoire
On n’a pas établi d’interactions avec les examens de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le tixagévimab et le cilgavimab, deux inhibiteurs de l’attachement dirigés contre la protéine de spicule du SRAS-CoV-2, sont deux anticorps monoclonaux recombinants humains de type IgG1k comportant des substitutions d’acides aminés pour prolonger la demi-vie des anticorps (YTE) et pour réduire leur fonction effectrice et le risque d’intensification de la maladie par les anticorps (TM). Le tixagévimab et le cilgavimab se lient à des régions non chevauchantes du domaine de liaison au récepteur (RBD) de la protéine S (protéine de spicule) du SRAS-CoV-2. Le tixagévimab, le cilgavimab et leur association se lient au RBD de la protéine de spicule (constantes de dissociation à l’équilibre [KD] de 2,76 pM, 13,0 pM et 13,7 pM, respectivement), ce qui bloque son interaction avec le récepteur ACE2 humain et avec le récepteur SRAS-CoV-2, lesquels sont requis pour la liaison du virus. Le tixagévimab, le cilgavimab et leur association ont bloqué la liaison du RBD au récepteur ACE2 humain à des CI50 de 0,32 nM (48 ng/mL), 0,53 nM (80 ng/mL) et 0,43 nM (65 ng/mL), respectivement.
10.2 Pharmacodynamie
Voir 15 MICROBIOLOGIE.
Dans une étude de phase I, après l’administration d’une dose unique de 300 mg d’EVUSHELD par voie intramusculaire (i.m.) à des volontaires sains (N = 10), les moyennes géométriques des titres (MGT) d’anticorps neutralisants ont été évaluées à l’aide d’un essai de neutralisation du vrai virus (PRNT80) 7, 30, 60, 90, 150, 210 et 270 jours après l’administration. Les résultats liés aux MGT étaient respectivement de 689,2, 852,8, 656,8, 533,7, 290,1, 297,5 et 98,6.
Dans l’étude PROVENT, après l’administration d’une dose unique de 300 mg d’EVUSHELD par voie i.m. aux jours 8, 29, 58, 92, 183 et 366, les MGT d’anticorps neutralisants étaient 19, 23, 18, 14, 6 et 3 fois plus élevées, respectivement, que les MGT mesurées dans le plasma de patients en convalescence après avoir contracté la COVID-19 (MGT = 30,8).
Dans l’étude TACKLE, après l’administration d’une dose unique de 600 mg d’EVUSHELD par voie i.m., on a observé une hausse 5 fois supérieure des MGT d’anticorps neutralisants dans le groupe sous EVUSHELD jusqu’au jour 169 par comparaison à une hausse de 15,6, 14,0, 21,8, 17,5 et 5,3 fois dans le groupe sous placebo aux jours 6, 15, 29, 85 et 169 jours, respectivement.
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques du tixagévimab et du cilgavimab sont comparables, linéaires et proportionnels à la dose entre 300 et 600 mg après une administration unique par voie i.m.
Absorption
D’après la modélisation pharmacocinétique de population, après l’administration d’une dose unique de 300 mg par voie i.m. (150 mg de chaque anticorps), la concentration sérique maximale (Cmax) médiane prédite (intervalle de prévision [IP] à 90 %) pour EVUSHELD était de 26,9 µg/mL (IP à 90 % : 12,6; 53,7) et la médiane du temps écoulé avant la Cmax (Tmax) était de 19 jours (IP à 90 % : 5; 45). Après l’administration d’une dose unique de 600 mg par voie i.m. (300 mg de chaque anticorps), la Cmax prédite pour EVUSHELD était de 53,9 μg/mL (IP à 90 % : 25,2; 107,3), qui a été atteinte à une Tmax médiane de 19 jours (IP à 90 % : 5; 46).
La biodisponibilité absolue estimée était de 67,1 % pour EVUSHELD, de 61,5 % pour le tixagévimab et de 65,8 % pour le cilgavimab.
Distribution
D’après la modélisation pharmacocinétique, le volume de distribution central était de 3,17 L pour le tixagévimab et de 3,52 L pour le cilgavimab. Le volume de distribution périphérique était de 1,77 L pour le tixagévimab et de 1,82 L pour le cilgavimab.
Métabolisme
On s’attend à ce que le tixagévimab et le cilgavimab soient dégradés en petits peptides et en acides aminés par des voies cataboliques de la même manière que les anticorps de type IgG endogènes.
Élimination
La clairance (CL) était de 0,0457 L/jour pour le tixagévimab et de 0,0516 L/jour pour le cilgavimab avec une variabilité entre les sujets de 40,8 % et 44,1 %, respectivement. La demi-vie d’élimination terminale médiane estimée dans la population était de 78,6 jours pour EVUSHELD, de 81,3 jours pour le tixagévimab et de 78 jours pour le cilgavimab.
Après l’administration d’une dose unique de 300 mg d’EVUSHELD par voie i.m., la concentration sérique médiane prédite était de 24,5 µg/mL (IP à 90 % : 11,8; 44,8) au jour 29 et de 6,2 µg/mL (IP à 90 % : 1,8; 14,7) au jour 183.
Après l’administration d’une dose unique de 600 mg d’EVUSHELD par voie i.m., la concentration sérique médiane prédite était de 49,1 µg/mL (IP à 90 % : 23,6; 89,5) au jour 29 et de 12,5 µg/mL (IP à 90 % : 3,6; 29,3) au jour 183.
Au cours de l’étude secondaire à PROVENT, l’administration d’une deuxième dose de 300 mg d’EVUSHELD par voie i.m. de 10 à 14 mois après la première dose s’est traduite par une moyenne géométrique de la concentration sérique de 26,4 μg/mL (É-T géométrique : 1,5) au jour 29. Le comportement pharmacocinétique des deux anticorps contenus dans EVUSHELD est comparable après l’administration des première et deuxième doses.
Aucune différence cliniquement importante dans la clairance du tixagévimab ou du cilgavimab n’a été observée entre les participants atteints de la COVID-19 ayant pris part à l’étude TACKLE et ceux ayant pris part aux études sur la prophylaxie.
Populations particulières et états pathologiques
- Enfants (≥ 12 ans et pesant au moins 40 kg) : La dose recommandée devrait entraîner des taux sériques de tixagévimab et de cilgavimab comparables chez les adolescents de ≥ 12 ans et pesant au moins 40 kg à ceux observés chez les adultes, puisque des adultes de poids corporel similaire ont été inclus dans l’essai D8850C00002 (PROVENT) et l’essai D8851C00001 (TACKLE).
- Personnes âgées : Parmi les participants à l’analyse pharmacocinétique groupée, 17,6 % (N = 871) étaient âgés d’au moins 65 ans et 3,2 % (N = 156) étaient âgés d’au moins 75 ans. Il n’y a pas de différence cliniquement significative dans la pharmacocinétique du tixagévimab et du cilgavimab chez les sujets âgés (≥ 65 ans) par rapport aux sujets plus jeunes.
- Insuffisance hépatique : Aucune étude particulière n’a été menée en vue d’évaluer les effets d’une atteinte hépatique sur la pharmacocinétique du tixagévimab et du cilgavimab. Les conséquences d’une atteinte hépatique sur la pharmacocinétique du tixagévimab et du cilgavimab n’ont pas été évaluées. On ne sait donc pas si un ajustement de la dose est requis chez ces personnes.
Insuffisance rénale : Aucune étude particulière n’a été menée en vue d’évaluer les effets d’une atteinte rénale sur la pharmacocinétique du tixagévimab et du cilgavimab.
Le tixagévimab et le cilgavimab ne sont pas éliminés sous forme intacte dans l’urine, puisque les anticorps monoclonaux de poids moléculaire > 69 kDa ne sont pas éliminés par les reins. Par conséquent, une atteinte rénale ne devrait pas modifier significativement l’exposition au tixagévimab et au cilgavimab. De même, la dialyse ne devrait pas affecter la pharmacocinétique du tixagévimab et du cilgavimab.
Selon l’analyse pharmacocinétique de population, il n’y a pas de différence dans la clairance du tixagévimab et du cilgavimab chez les patients présentant une atteinte rénale (évaluation par la valeur initiale du TFGe et la clairance de la créatine) comparativement aux patients ayant une fonction rénale normale. Dans le modèle pharmacocinétique de population, le nombre de participants présentant une atteinte rénale grave (N = 21) était insuffisant pour tirer des conclusions.
- Autres populations particulières : Selon l’analyse pharmacocinétique de population, le sexe, l’âge, l’IMC (de 14 à 73), le poids (de 36 à 216 kg), la race, l’origine ethnique, les maladies cardiovasculaires, le diabète et l’affaiblissement du système immunitaire n’ont eu aucun effet cliniquement pertinent sur la pharmacocinétique du tixagévimab et du cilgavimab.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver au réfrigérateur (2 à 8 °C). Voir 4.4 Administration.
Ne pas congeler. Ne pas agiter.
Conserver les fioles dans la boîte d’origine pour protéger le médicament de la lumière.
Tout produit inutilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : tixagévimab et cilgavimab injectables
Nom chimique : tixagévimab et cilgavimab
Formule moléculaire et masse moléculaire : tixagévimab, 149 kDa; cilgavimab, 152 kDa
Propriétés physicochimiques : Le tixagévimab et le cilgavimab se présentent sous la forme de solutions limpides à opalescentes, incolores à légèrement jaunes, à pH 6,0.
Caractéristiques du produit : Le tixagévimab et le cilgavimab sont produits par la technique de l’ADN recombinant dans des cellules d’ovaire de hamster chinois (CHO).
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Prophylaxie préexposition de la COVID-19
Plan et caractéristiques démographiques de l’étude
Tableau 3 – Résumé des données démographiques : étude PROVENT sur la prophylaxie de la COVID-19
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge moyen (tranche) | Sexe |
| D8850C00002 (PROVENT) | Étude multicentrique de phase III avec répartition aléatoire (2:1), à double insu et contrôlée par placebo visant à évaluer l’innocuité et l’efficacité d’EVUSHELD dans la prophylaxie préexposition de la COVID-19 chez des adultes âgés de ≥ 18 ans | Dose unique (administrée en deux injections intramusculaires) d’EVUSHELD à 300 mg (150 mg de tixagévimab et 150 mg de cilgavimab administrés séparément) ou d’un placebo (solution saline) | EVUSHELD : 3441 Placebo : 1731 | 53,5 (18 à 99) ans | Hommes : 54 % Femmes : 46 % |
Étude PROVENT
Dans l’étude PROVENT, tous les participants étaient considérés comme présentant un risque accru de réponse inadéquate à l’immunisation active (en raison de l’âge ≥ 60 ans, de la présence de comorbidités, d’une maladie chronique préexistante, d’un système immunitaire affaibli ou d’une intolérance à la vaccination) ou un risque accru d’infection par le SRAS-CoV-2 (en raison de leur situation géographique ou des circonstances au moment du recrutement). Les sujets ne pouvaient pas avoir déjà reçu un vaccin contre la COVID-19. Les participants ont reçu une dose unique (administrée en deux injections intramusculaires) d’EVUSHELD à 300 mg (150 mg de tixagévimab et 150 mg de cilgavimab administrés séparément) ou de placebo. L’étude a exclu les participants ayant des antécédents d’infection par le SRAS-CoV-2 confirmés en laboratoire ou qui présentaient des anticorps anti-SRAS-CoV-2 au moment de la sélection. Lorsque des vaccins contre la COVID-19 ont été offerts dans la région, les sujets pouvaient demander la levée de l’insu afin de faire un choix éclairé quant à l’administration du vaccin contre la COVID-19 et à son échéancier.
Les caractéristiques démographiques initiales étaient bien équilibrées entre les groupes EVUSHELD et placebo (tableau 3). L’âge médian des participants était de 57 ans (43 % d’entre eux étaient âgés de 60 ans ou plus), 46 % étaient de sexe féminin, 73 % étaient de race blanche, 3,3 % étaient d’origine asiatique, 17 % étaient de race noire/afro-américaine et 15 % étaient d’origine hispanique/latino-américaine. Une proportion de 78 % des 5197 participants présentait au départ des comorbidités ou des caractéristiques associées à un risque accru d’être atteint d’une forme grave de la COVID-19, notamment l’obésité (42 %), le diabète (14 %), une maladie cardiovasculaire (8 %), le cancer, y compris des antécédents de cancer (7 %), une maladie pulmonaire obstructive chronique (5 %), une maladie rénale chronique (5 %), une maladie hépatique chronique (5 %), la prise de médicaments immunosuppresseurs (3 %) et une maladie immunosuppressive (< 1 %).
Résultats de l’étude
Étude PROVENT
Le critère d’évaluation principal était la survenue d’un cas de COVID-19 défini comme une maladie symptomatique confirmée par un résultat positif au dépistage du SRAS-CoV-2 par RT-PCR entre l’administration d’EVUSHELD et le jour 183. L’analyse primaire comprenait 5172 participants ayant obtenu un résultat négatif au dépistage du SRAS-CoV-2 par RT-PCR au départ, dont 3441 avaient reçu EVUSHELD et 1731 avaient reçu le placebo. Seules les manifestations survenues avant la levée de l’insu ou l’administration du vaccin étaient incluses. Les résultats relatifs au critère d’évaluation principal sont présentés dans le tableau 4. La durée médiane du suivi après l’administration a été de 83 jours.
Tableau 4 – Incidence de la COVID-19 (ensemble d’analyse intégral préexposition)
| N | Nombre d’événementsa, n (%) | Réduction du risque relatif, % (IC à 95 %) | |
|---|---|---|---|
| EVUSHELD à 300 mgb | 3441 | 8 (0,2 %) | 77 % (46-90) valeur p, < 0,001 |
| Placebo | 1731 | 17 (1,0 %) | |
IC = intervalle de confiance; N = nombre de patients dans l’analyse.
a Critère d’évaluation principal : un participant était défini comme un cas de COVID-19 si son premier cas de maladie symptomatique confirmée par un résultat positif au dépistage du SRAS-CoV-2 par RT-PCR survenait après l’administration et avant le jour 183.
b 300 mg (150 mg de tixagévimab et 150 mg de cilgavimab).
D’après les résultats d’une analyse auxiliaire de l’incidence de la maladie symptomatique confirmée par un résultat positif au dépistage du SRAS-CoV-2 par RT-PCR ou de décès toutes causes confondues chez les participants qui avaient reçu EVUSHELD (12/3441) par rapport à un placebo (19/1731), la réduction du risque relatif était de 69 % (IC à 95 % : 36-85)
Parmi les participants qui ont reçu EVUSHELD, il n’y a eu aucun cas de COVID-19 grave ou critique (définie comme une maladie symptomatique confirmée par un résultat positif au dépistage du SRAS-CoV-2 par RT-PCR et caractérisée par la présence d’une pneumonie [fièvre, toux, tachypnée ou dyspnée, et infiltrats pulmonaires] ou d’une hypoxémie [SpO2 < 90 % dans l’air ambiant et/ou détresse respiratoire grave] et par un score de 5 ou plus à l’échelle de progression clinique de l’OMS), par rapport à un cas (0,1 %) parmi les participants qui ont reçu le placebo.
Une collecte de données supplémentaires a été effectuée afin de fournir des analyses actualisées a posteriori de l’innocuité et de l’efficacité; le suivi médian a été de 6,5 mois pour les participants des groupes EVUSHELD et placebo. Le risque relatif de contracter une maladie symptomatique confirmée par un résultat positif au dépistage du SRAS‐CoV‐2 par RT-PCR a été réduit de 83 % (IC à 95 % : 66-91), avec 11/3441 (0,3 %) cas dans le groupe EVUSHELD et 31/1731 (1,8 %) cas dans le groupe placebo (voir figure 1).
Figure 1 – Incidence cumulative de la COVID-19 symptomatique selon la méthode de Kaplan-Meier
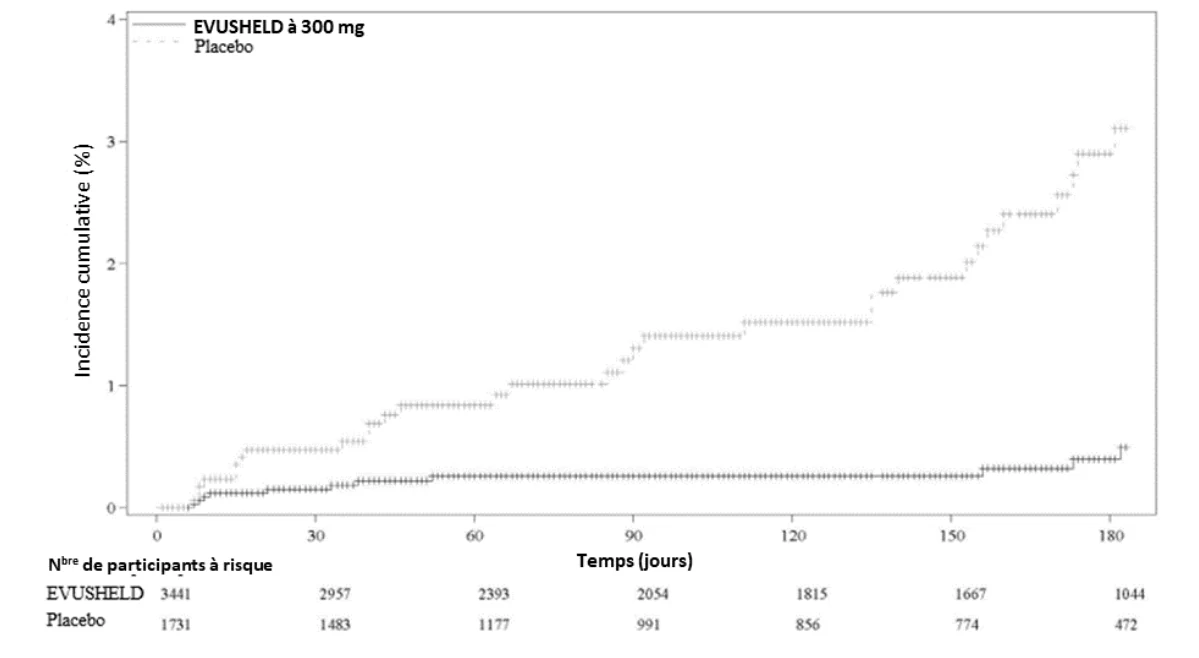
Les principaux variants du SRAS-CoV-2 en circulation pendant la période illustrée à la figure 1 étaient les variants Alpha, Bêta, Gamma, Epsilon et Delta. Compte tenu de la fréquence des événements compris dans le critère d’évaluation principal, la durée de l’efficacité s’est établie à 6 mois.
Traitement de la COVID-19 de forme légère ou modérée
Plan et caractéristiques démographiques de l’étude
Tableau 5 – Résumé des données démographiques : étude TACKLE sur le traitement de la COVID-19 de forme légère ou modérée
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge moyen (tranche) | Sexe |
D8851C00001 (TACKLE) | Étude multicentrique de phase III avec répartition aléatoire (1:1), à double insu et contrôlée par placebo visant à évaluer EVUSHELD dans le traitement des patients adultes atteints de la COVID-19 de forme légère ou modérée | Dose unique (administrée en deux injections intramusculaires distinctes et séquentielles) d’EVUSHELD à 600 mg (300 mg de tixagévimab et 300 mg de cilgavimab administrés séparément) ou d’un placebo (solution saline) | Ensemble d’analyse intégral modifié : EVUSHELD : 413 Placebo : 421 | 46 (18 à 86) ans | Hommes : 50 % Femmes : 50 % |
Étude TACKLE
L’étude TACKLE était une étude multicentrique de phase III, avec répartition aléatoire (1:1), à double insu et contrôlée par placebo visant à évaluer EVUSHELD dans le traitement des patients adultes atteints de la COVID-19 de forme légère ou modérée.
L’étude a été réalisée chez des sujets n’ayant pas reçu la vaccination contre la COVID-19, non hospitalisés pour le traitement de la COVID-19 et présentant au moins 1 symptôme de COVID-19 d’intensité au moins légère. La majorité des participants (84 %) étaient séronégatifs au départ et 90 % d’entre eux étaient considérés comme présentant un risque élevé de progression vers une forme grave de la COVID-19, soit parce qu’ils avaient 65 ans ou plus au moment de la répartition aléatoire, soit parce qu’ils avaient moins de 65 ans et présentaient au moins une affection ou un autre facteur associés à un risque accru de progression vers une forme grave de COVID-19. Les affections concomitantes associées à un risque accru étaient les suivantes : obésité (indice de masse corporelle [IMC] ≥ 30) (43 %), tabagisme (courant ou passé) (40 %), hypertension (28 %), pneumopathie chronique ou asthme modéré ou grave (12 %), diabète (12 %), maladie cardiovasculaire (y compris des antécédents d’accident vasculaire cérébral) (9 %), immunodépression (à cause d’une greffe d’organe, de cellules hématopoïétiques ou de moelle osseuse, d’une immunodéficience, d’une infection par le VIH, d’une corticothérapie ou de l’utilisation d’autres immunosuppresseurs) (5 %), cancer (4 %), néphropathie chronique (2 %), hépatopathie chronique (2 %) et drépanocytose (0 %). Au départ, 88 % des patients avaient un score de 2 à l’échelle de progression clinique de l’OMS et 12 %, un score de 3. La durée médiane des symptômes avant le traitement était de 5 jours.
Les groupes EVUSHELD et placebo étaient bien équilibrés au regard des caractéristiques démographiques et pathologiques initiales. Au départ, 13 % des sujets étaient âgés de 65 ans ou plus, 50 % étaient de sexe féminin, 62 % étaient de race blanche, 5,6 % étaient d’origine asiatique, 4,0 % étaient de race noire et 52 % étaient d’origine hispanique/latino-américaine.
Le traitement a été amorcé dans les 3 jours suivant l’obtention d’un échantillon dont le résultat a été positif au dépistage du SRAS-CoV-2 et dans les 7 jours suivant l’apparition des symptômes de COVID-19. Les patients ont reçu le traitement de référence et une dose unique d’EVUSHELD à 600 mg (N = 413) ou un placebo (N = 421). Les participants ont été stratifiés en fonction du temps écoulé jusqu’à l’apparition des symptômes (≤ 5 jours vs > 5 jours) et du risque de progression vers une forme grave de la COVID-19 (risque élevé vs faible risque).
Résultats de l’étude
Étude TACKLE
Le critère d’évaluation principal de l’efficacité était composé de la COVID-19 de forme grave ou du décès toutes causes confondues survenant entre le début de l’étude et le jour 29, chez les sujets ayant reçu le traitement dans les 7 jours suivant l’apparition des symptômes qui n’étaient pas hospitalisés au départ. La COVID-19 de forme grave était caractérisée par la présence d’une pneumonie ou d’une hypoxémie (SpO2 < 90 % dans l’air ambiant et/ou détresse respiratoire grave) et par un score de 5 ou plus à l’échelle de progression clinique de l’OMS.
Les résultats concernant le critère d’évaluation principal sont présentés au tableau 6 et montrent une réduction statistiquement significative de l’incidence de la COVID-19 de forme grave ou des décès toutes causes confondues par rapport au placebo. Les résultats relatifs au critère d’évaluation principal combiné étaient attribuables à l’incidence de la COVID-19 de forme grave. Jusqu’au jour 29, on a rapporté 7 décès, 3 dans le groupe EVUSHELD et 4 dans le groupe placebo. Parmi les 7 décès, 2 n’étaient pas liés à la COVID-19. Ces deux cas faisaient partie du groupe EVUSHELD et ont été considérés dans le critère d’évaluation principal combiné.
Tableau 6 – Incidence de la COVID-19 de forme grave ou des décès toutes causes confondues (ensemble d’analyse intégral modifié)
| N | Nombre d’événementsa, n (%) | Réduction du risque relatif, % (IC à 95 %) | |
|---|---|---|---|
| EVUSHELD à 600 mgb | 407 | 18 (4,4 %) | 50 % (15-71) valeur p = 0,010 |
| Placebo | 415 | 37 (8,9 %) | |
IC = intervalle de confiance; N = nombre de patients dans l’analyse.
a Critère d’évaluation principal : COVID-19 de forme grave ou décès toutes causes confondues survenu entre le début de l’étude et le jour 29.
b 600 mg (300 mg de tixagévimab et 300 mg de cilgavimab).
La réduction du risque relatif en lien avec l’incidence de la COVID-19 de forme grave ou de décès toutes causes confondues était de 67 % (IC à 95 % : 31-84) chez les patients non hospitalisés chez qui on a administré une dose dans les 5 jours suivant l’apparition des symptômes.
La charge virale a été mesurée en fonction de la variation par rapport au départ du taux d’ARN du SRAS-CoV-2 (log10 copies/mL) provenant d’échantillons obtenus par écouvillonnage nasal jusqu’au jour 29. Le traitement par EVUSHELD par comparaison au placebo avait entraîné des réductions de la charge virale au jour 3 (variation moyenne des MC de -0,28 [IC à 95 % : -0,64 à 0,09]) et au jour 6 (variation moyenne des MC de -0,48 [IC à 95 % : -0,76 à -0,20]).
14.4 Immunogénicité
Dans l’étude PROVENT, après l’administration d’une dose unique de 300 mg d’EVUSHELD, des anticorps anti-tixagévimab, anti-cilgavimab et anti-EVUSHELD apparus en cours de traitement ont été détectés chez 7,6 % (234/3085), 11,3 % (341/3024) et 13,1 % (403/3086) respectivement des participants chez qui la recherche d’anticorps anti-médicament était possible. Au cours de l’étude secondaire à PROVENT portant sur l’administration répétée, les participants ont reçu une deuxième dose de 300 mg d’EVUSHELD de 10 à 14 mois après la première dose. Pendant les 29 jours suivant l’administration de la deuxième dose, des anticorps anti-tixagévimab, anti-cilgavimab et anti-EVUSHELD apparus en cours de traitement ont été détectés chez 0 % (0/49), 10,2 % (5/49) et 10,2 % (5/49) respectivement des participants chez qui la recherche d’anticorps anti-médicament était possible.
Rien n’indiquait que la présence d’anticorps anti-médicament avait une incidence sur l’efficacité ou l’innocuité du traitement.
Dans l’étude TACKLE, après l’administration d’une dose unique de 600 mg d’EVUSHELD, des anticorps anti-tixagévimab, anti-cilgavimab et anti-EVUSHELD ont été détectés en cours de traitement chez 7,3 % (27/372), 12,7 % (46/363) et 14,5 % (54/373) des participants ayant des échantillons évaluables pour la détection d’anticorps anti-médicament, respectivement.
15 MICROBIOLOGIE
Les variants viraux représentent un risque potentiel d’échec thérapeutique des anticorps monoclonaux utilisés pour la prévention ou le traitement de la maladie à coronavirus 2019 (COVID-19) causée par le coronavirus du syndrome respiratoire aigu sévère 2 (SRAS-CoV-2). L’autorisation de mise en marché pour ce produit est fondée sur l’analyse des données cliniques et sur la neutralisation étayant son efficacité contre les variants préoccupants énumérés au tableau 7. En l’absence de données concernant d’autres variants, l’efficacité du produit en lien avec ces autres variants ne peut pas être confirmée.
Activité antivirale
Dans un essai de neutralisation du SRAS-CoV-2 dans les cellules Vero E6, le tixagévimab, le cilgavimab et leur association ont neutralisé ce virus (isolat USA-WA1/2020) et ont affiché des valeurs de CE50 de 60,7 pM (9 ng/mL), 211,5 pM (32 ng/mL) et 65,9 pM (10 ng/mL), respectivement.
Dans les études de culture cellulaire, le tixagévimab, le cilgavimab et l’association de tixagévimab et de cilgavimab étaient associés à une réduction ou à l’absence de phagocytose cellulaire dépendante des anticorps (PCDA), de cytotoxicité à médiation cellulaire dépendante des anticorps (CCDA) ou d’activation des cellules tueuses naturelles (NK) dépendante des anticorps (ACTNDA). Le tixagévimab, le cilgavimab et l’association de tixagévimab et de cilgavimab n’ont pas induit d’activité de dépôt de complément dépendant des anticorps (DCDA) avec les protéines du complément du cobaye.
Facilitation de l’infection par les anticorps (FIA)
La possibilité que le tixagévimab et le cilgavimab puissent faciliter l’entrée virale dépendante des anticorps a été évaluée dans des cellules Raji exprimant le FcγRII co-incubées avec un virus recombinant pseudotypé portant la protéine de spicule du SRAS-CoV-2, et en utilisant des concentrations d’anticorps comprises entre 6,6 nM (1 µg/mL) et 824 pM (125 ng/mL). Le tixagévimab, le cilgavimab et l’association de tixagévimab et de cilgavimab n’ont pas induit l’entrée du pseudovirus dans ces cellules.
Le risque de FIA a également été évalué dans un modèle primate non humain d’infection par le SRAS-CoV-2. L’administration intravasculaire d’EVUSHELD avant l’inoculation du virus a entraîné une amélioration liée à la dose de tous les résultats mesurés (quantité d’ARN viral dans les poumons ou les muqueuses nasales, taux de virus infectieux dans les poumons d’après les mesures de la DICT50, lésions et pathologie pulmonaires d’après les mesures histologiques). Aucun signe d’intensification de la maladie n’a été observé aux doses évaluées, y compris aux doses insuffisantes pour neutraliser le virus allant jusqu’à 0,04 mg/kg.
Résistance antivirale
Il y a un risque de résistance aux anticorps monoclonaux comme EVUSHELD en raison de l’apparition de variants du virus qui sont résistants au tixagévimab et au cilgavimab. Les prescripteurs doivent tenir compte de la prévalence des variants du virus SRAS-CoV-2 dans leur région et des renseignements, de la documentation et des lignes directrices locales sur la résistance antivirale avant de prescrire une prophylaxie préexposition par EVUSHELD.
On a procédé au passage en série en culture cellulaire du SRAS-CoV-2 ou du virus de la stomatite vésiculaire recombinant codant pour la protéine de spicule du SRAS-CoV-2 en présence du cilgavimab ou du tixagévimab, ou de l’association de tixagévimab et de cilgavimab. Des variants résistants ont été mis en évidence à la suite du passage avec le cilgavimab, mais cette situation n’a pas été observée avec le tixagévimab ou avec l’association de tixagévimab et de cilgavimab. Les variants qui ont montré une sensibilité réduite au cilgavimab seul présentaient les substitutions d’acides aminés R346I (> 200 fois), K444E (> 200 fois) et K444R (> 200 fois) au sein de la protéine de spicule. Tous ces variants sont restés sensibles au tixagévimab seul ainsi qu’à l’association de tixagévimab et de cilgavimab.
L’évaluation de la sensibilité à la neutralisation des variants identifiés dans le cadre de la surveillance mondiale et chez les participants ayant reçu du tixagévimab et du cilgavimab est en cours.
Lors des tests de neutralisation réalisés à l’aide de pseudovirus SRAS-CoV-2 recombinants intégrant les substitutions individuelles de la protéine de spicule identifiées dans le SRAS-CoV-2 circulant, les variants ayant affiché une sensibilité réduite au tixagévimab seul étaient ceux qui portaient les substitutions F486S (> 600 fois) et F486V (121 à 149 fois); les variants ayant affiché une sensibilité réduite au cilgavimab seul étaient ceux qui portaient les substitutions R346I (> 200 fois), K444E (> 200 fois), K444Q (> 200 fois), K444R (> 200 fois) et V445A (21 à 51 fois).
Les souches de pseudovirus exprimant la protéine de spicule des variants du SRAS-CoV-2 et affichant une sensibilité modérément réduite au tixagévimab seul comprenaient celles portant la substitution E484K (variant Alpha, 18,5 fois; variant Bêta, 3,5 à 15 fois), tandis que les souches affichant une sensibilité modérément réduite au cilgavimab seul comprenaient celles portant la substitution R346K:E484K:N501Y (variant Mu, 21 fois), comme indiqué ci-dessus. Des résultats comparables ont été observés, lorsque les données étaient disponibles, lors des tests de neutralisation effectués avec les souches authentiques des variants du SRAS-CoV-2.
L’activité neutralisante d’EVUSHELD sur les souches de pseudovirus et/ou les variants vivants du virus SRAS-CoV-2 est exposée au tableau 7. La collecte des données se poursuit afin de mieux comprendre comment les faibles réductions d’activité observées dans les tests effectués sur le SRAS-CoV-2 authentique ou les particules pseudo-virales pseudotypées peuvent être corrélées aux résultats cliniques.
Tableau 7 – Données sur l’action neutralisante de l’association de tixagévimab et de cilgavimab sur les pseudovirus et les virus SRAS-CoV-2 authentiques porteurs des substitutions présentes dans les variants du SRAS-CoV-2
| Lignée avec substitutions dans la protéine de spicule | Substitutions caractéristiques dans le RBD testées | Facteur de réduction de la sensibilitéa | CI50 (ng/mL) | |||
|---|---|---|---|---|---|---|
| Lignée Pango | Dénomi-nation de l’OMS | Pseudo -virusb | Lignée Pango | Dénomi-nation de l’OMS | SRAS-CoV-2 authentiquec | |
| Variants préoccupants | ||||||
| B.1.1.7 | Alpha | N501Y | 1,0 à 5,2 | 0,5 à 1,4 | 1,1 à 9,0 | 4 à 39,5 |
| B.1.351 | Bêta | K417N:E484K:N501Y | 2,5 à 5,5 | 0,9 à 3,8 | 5,6 à 11,4 | 6,5 à 256 |
| P.1 | Gamma | K417T:E484K: N501Y | 0,8 à 1,7 | 0,4 à 2,0 | 1,8 à 2,7 | 3,2 à 8 |
| B.1.617.2 | Delta | L452R:T478K | 1,0 à 1,2 | 0,6 à 1,0 | 1,9 à 2,2 | 3 à 7,5 |
| AY.1/AY.2 | Delta [+K417N] | K417N:L452R: T478K | 1,0 | ND | 1,9 | ND |
| B.1.1.529 | Omicron BA.1 | A67V, H69-, V70-, T95I, G142D, V143-,Y144-, Y145-, N211-,L212I, ins214EPE, G339D, S371L, S373P, S375F, K417N, N440K, G446S, | 132 à 183 fois | 12 à 30 fois | 51 à 277 | 147 à 278 |
| Lignée avec substitutions dans la protéine de spicule | Substitutions caractéristiques dans le RBD testées | Facteur de réduction de la sensibilitéa | CI50 (ng/mL) | |||
|---|---|---|---|---|---|---|
| Lignée Pango | Dénomi-nation de l’OMS | Pseudo -virusb | Lignée Pango | Dénomi-nation de l’OMS | SRAS-CoV-2 authentiquec | |
| S477N, T478K, E484A, Q493R, G496S, Q498R, N501Y, Y505H, T547K, D614G, H655Y, N679K, P681H, N764K, D796Y, N856K, Q954H, N969K, L981F | ||||||
| BA.1.1 | Omicron BA.1.1 | G339D:R346K: S371L:S373P: S375F:K417N: N440K:G446S: S477N:T478K: E484A:Q493R: G496S:Q489R: N501Y:Y505H | 424 fois | 176 fois | 466 | 1147 |
| BA.2 | Omicron BA.2 | G339D:S371F: S373P:S375F: T376A:D405N: R408S:K417N: N440K:S477N: T478K:E484A: Q493R:Q498R: N501Y:Y505H: | 3,2 | 5,4 | 9,8 | 35 |
| BA.2.12.1 | Omicron BA.2.12.1 | G339D:S371F:S373P: S375F:T376A:D405N:R 408S:K417N:N440K:L45 2Q:S477N:T478K:E484 A:Q493R:Q498R:N501Y :Y505H | 5 fois | ND | 10,7 | ND |
| BA.2.75 | Omicron BA.2.75 | G339H:S371F:S373P: S375F:T376A:D405N:R 408S:K417N:N440K:G4 46S:N460K:S477N:T478 K:E484A:Q498R:N501Y: Y505H | 2,4 à 15 fois | ND | 1,2 à 14 | ND |
| BA.2.75.2 | Omicron BA.2.75.2 | BA.2.75+ R346T:F486S | > 5000 foisd | ND | > 10 000d | ND |
| BA.3 | Omicron BA.3 | G339D: S371F:S373P: S375F:D405N:K417N:N 440K:G446S:S477N:T47 8K:E484A:Q493R:Q498 R:N501Y:Y505H | 16 fois | ND | 34,5 | ND |
| BA.4 | Omicron BA.4 | G339D:S371F:S373P: S375F:T376A:D405N:R 408S:K417N:N440K:L45 2R:S477N:T478K:E484 | 33 à 65 fois | ND | 65 à 69,4 | ND |
| Lignée avec substitutions dans la protéine de spicule | Substitutions caractéristiques dans le RBD testées | Facteur de réduction de la sensibilitéa | CI50 (ng/mL) | |||
|---|---|---|---|---|---|---|
| Lignée Pango | Dénomi-nation de l’OMS | Pseudo -virusb | Lignée Pango | Dénomi-nation de l’OMS | SRAS-CoV-2 authentiquec | |
| A:F486V:Q498R:N501Y: Y505H | ||||||
| BA.4.6 | Omicron BA.4.6 | G339D:R346T:S371F:S 373P:S375F:T376A:D40 5N:R408S:K417N:N440 K:L452R:S477N:T478K: E484A:F486V:Q498R:N 501Y:Y505H | > 1000 foisd | ND | > 1000d | ND |
| BA.5 | Omicron BA.5 | G339D:S371F:S373P: S375F:T376A:D405N: R408S:K417N:N440K: L452R:S477N:T478K: E484A:F486V:Q498R: N501Y:Y505H | 33 à 65 fois | 2,8 à 16 fois | 65 à 69,4 | 56,6 à 229 |
| BF.7 | Omicron BF.7 | BA.4+ R346T | > 5000 foisd | ND | > 10 000d | ND |
| BJ.1 | Omicron BJ.1 | G339H:R346T:L368I: S371F:S373P:S375F: T376A:D405N:R408S: K417N:N440K:V445P: G446S:S477N:T478K: V483A:E484A:F490V: Q493R:Q498R:N501Y: Y505H | 228 à 424 fois | ND | 228 à 848 | ND |
| BN.1 | Omicron BN.1 | G339D:R346T:K356T:S 371F:S373P:S375F: D405N:R408S:K417N:N 440K:G446S:N460K:S4 77N:T478K:E484A:F490 S:Q493R:Q498R: Y505H | 68 fois | ND | 61 à 68 | ND |
| BQ.1 | Omicron BQ.1 | BA.5+ K444T:N460K | > 2000 foisd | ND | >10 000d | ND |
| BQ.1.1 | Omicron BQ.1.1 | BA.5+ R346T:K444T:N460K | > 2000 foisd | ND | >10 000d | ND |
| XBB | Omicron XBB | G339H:R346T:L368I: S371F: S373P:S375F: T376A:D405N:R408S: K417N:N440K:V445P: G446S:N460K:S477N:T 478K:E484A:F486S:F49 0S:Q498R:N501Y: Y505H | > 1400 foisd | ND | > 1600d | ND |
| Lignée avec substitutions dans la protéine de spicule | Substitutions caractéristiques dans le RBD testées | Facteur de réduction de la sensibilitéa | CI50 (ng/mL) | |||
|---|---|---|---|---|---|---|
| Lignée Pango | Dénomi-nation de l’OMS | Pseudo -virusb | Lignée Pango | Dénomi-nation de l’OMS | SRAS-CoV-2 authentiquec | |
| XBB.1.5 | Omicron XBB.1.5 | G339H+R346T+ L368I+S371F+S373+ S375F+T376A+ D405N+R408S+ K417N+N440K+ V445P+G446S+ N460K+S477N+ T478K+E484A+ F486P+F490S+ Q498R+N501Y +Y505H | > 5000 foisd | ND | > 10 000d | ND |
| Variants d’intérêt | ||||||
| B.1.525 | Êta | E484K | 1,8 à 3,1 | ND | 5 à 9,5 | ND |
| B.1.526 | Iota | E484K | 0,8 à 3,4 | 0,3 à 1,8 | 1,9 à 5,2 | 1,0 à 7,0 |
| B.1.617.1 | Kappa | L452R:E484Q | 0,9 à 3,4 | 0,5 à 1,3 | 2,5 à 5,1 | 2,0 à 5,0 |
| C.37 | Lambda | L452Q:F490S | 0,7 | ND | 1,1 | ND |
| B.1.621 | Mu | R346K:E484K:N501Y | 7,5 | ND | 17,3 | ND |
| B.1.427 / B.1.429 | Epsilon | L452R | 0,8 à 2,9 | 1,3 à 3,5 | 1,0 à 4,5 | 5,0 à 14,0 |
| P.2 | Zeta | E484K | 2,9 | ND | 10,4 | ND |
| Variants SRAS-CoV-2 additionnels | ||||||
| R.1 | - | E484K | 3,5 | ND | 4,6 | ND |
| B.1.1.519 | - | T478K | 1,0 à 1,4 | ND | 2,3 | ND |
| C.36.3 | - | R346S:L452R | 2,3 | ND | 3,9 | ND |
| B.1.214.2 | - | Q414K:N450K | 0,8 | ND | 1,6 | ND |
| B.1.619.1 | - | N440K:E484K | 3,3 | ND | 7,6 | ND |
| B.1.616 | - | V483A | 0,4 à 0,5 | ND | 1,1 à 1,2 | ND |
| A.23.1 | - | V367F | 0,4 | ND | 0,5 | ND |
| A.27 | - | L452R:N501Y | 0,8 | ND | 1,8 | ND |
| AV.1 | - | N439K:E484K | 5,9 | ND | 13,0 | ND |
- a Plage de la réduction de la puissance de neutralisation in vitro déterminée pour de nombreuses séries de substitutions cooccurrentes et/ou dans de nombreux laboratoires d’analyse à l’aide de tests de qualité recherche; facteur de variation moyen de la concentration inhibitrice à 50 % (CI50) d’anticorps monoclonaux nécessaire pour réduire l’infection de 50 % par rapport à la souche de référence de type sauvage.
- b Des pseudovirus exprimant la protéine de spicule complète du variant du SRAS-CoV-2 comportant les substitutions individuelles caractéristiques de la protéine de spicule à l’exception de la substitution L452Q ont été testés, dont le variant Alpha (+L455F, E484K, F490S, Q493R et/ou S494P) et le variant Delta (+K417N) présentant des substitutions additionnelles indiquées dans le RBD qui ne sont plus détectées ou détectées à des taux extrêmement faibles au sein de ces lignées.
- c Des virus SRAS-CoV-2 authentiques exprimant la protéine de spicule complète du variant ont été testés, dont le variant Alpha (+E484K ou S494P) présentant des substitutions additionnelles indiquées dans le RBD qui ne sont plus détectées ou détectées à des taux extrêmement faibles au sein de ces lignées.
- d Il est peu probable que l’association de tixagévimab et de cilgavimab soit active contre ce variant.
ND = non déterminé; RBD = receptor binding domain (domaine de liaison au récepteur).
La corrélation entre les données sur la sensibilité à la neutralisation des pseudovirus ou des SRAS-CoV-2 authentiques et les résultats cliniques n’est pas connue.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Dans l’étude de toxicité à dose unique effectuée chez le macaque de Buffon, EVUSHELD administré par injection intramusculaire de 150 mg/kg (75 mg/kg de chaque anticorps) n’a entraîné aucun effet indésirable.
Dans les études sur la réactivité croisée tissulaire utilisant des tissus humains adultes et fœtaux, aucune liaison spécifique n’a été détectée.
Cancérogénicité : Aucune étude n’a été réalisée.
Génotoxicité : Aucune étude n’a été réalisée.
Toxicologie pour la reproduction et le développement : Aucune étude n’a été réalisée.