


Monographie de produit - Kavigale
Modifications importantes apportées récemment à la monographie
7 Mises en garde et précautions, Appareil cardiovasculaire 2026-04
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la préparation de la plus récente monographie de produit autorisée ne sont pas énumérées.
Modifications importantes apportées récemment à la monographie .................................... 2
Table des matières .................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé .................................... 4
1 Indications ..................................................................................................................... 4
1.1 Pédiatrie .............................................................................................................. 4 1.2 Gériatrie ............................................................................................................... 4 2 Contre-indications ......................................................................................................... 4
4 Posologie et administration .......................................................................................... 4
4.2 Posologie recommandée et ajustement posologique ........................................... 4 4.3 Reconstitution ...................................................................................................... 5 4.4 Administration ...................................................................................................... 5 4.5 Dose oubliée ........................................................................................................ 7 5 Surdose .......................................................................................................................... 7
6 Formes pharmaceutiques, teneurs, composition et conditionnement ...................... 7
7 Mises en garde et précautions ..................................................................................... 8
Appareil cardiovasculaire................................................................................................ 8 Conduite et utilisation de machines ................................................................................ 9 Système sanguin et lymphatique .................................................................................... 9 Système immunitaire ...................................................................................................... 9 Santé reproductive ......................................................................................................... 9 Sensibilité et résistance .................................................................................................. 9 7.1 Populations particulières .................................................................................... 10 7.1.1 Grossesse..........................................................................................................10 7.1.2 Allaitement .........................................................................................................10 7.1.3 Enfants et adolescents .......................................................................................10 7.1.4 Personnes âgées ...............................................................................................11 8 Effets indésirables ....................................................................................................... 11
8.1 Aperçu des effets indésirables ........................................................................... 11 8.2 Effets indésirables observés au cours des études cliniques ............................... 13 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ........................................................................................................15 9 Interactions médicamenteuses .................................................................................. 15
9.2 Aperçu des interactions médicamenteuses ........................................................ 15 9.3 Interactions médicament-comportement ............................................................ 15 9.4 Interactions médicament-médicament ................................................................ 15 9.5 Interactions médicament-aliment ....................................................................... 15
9.6 Interactions médicament-plante médicinale ....................................................... 16 9.7 Interactions médicament-examens de laboratoire .............................................. 16 10 Pharmacologie clinique .............................................................................................. 16
10.1 Mode d’action .................................................................................................... 16 10.2 Pharmacodynamie ............................................................................................. 16 10.3 Pharmacocinétique ............................................................................................ 16 10.4 Immunogénicité ................................................................................................. 18 11 Conservation, stabilité et mise au rebut .................................................................... 18
Partie 2 : Renseignements scientifiques ............................................................................... 20
13 Renseignements pharmaceutiques............................................................................ 20
14 Études cliniques .......................................................................................................... 20
14.1 Études cliniques par indication ........................................................................... 20 Prophylaxie préexposition de la maladie à coronavirus 2019 (COVID-19) ..................... 20 15 Microbiologie ............................................................................................................... 23
16 Toxicologie non clinique ............................................................................................. 27
Renseignements destinés aux patient·e·s ............................................................................ 28
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
KAVIGALE (sipavibart injectable) est indiqué pour la prophylaxie préexposition (prévention) de la maladie à coronavirus 2019 (COVID-19) chez les adultes et les adolescents (âgés de 12 ans et plus pesant au moins 40 kg) :
- qui sont immunodéprimés en raison d’une affection médicale ou de l’administration de médicaments ou traitements immunosuppresseurs ou
- chez qui la vaccination contre la COVID-19 n’est pas recommandée.
Les variants du virus SRAS-CoV-2 circulant peuvent être associés à une résistance aux anticorps monoclonaux. Les professionnels de la santé doivent consulter régulièrement l’information apparaissant à la rubrique Résistance antivirale sous 15 Microbiologie, conjointement avec la littérature et les lignes directrices locales, pour des détails sur les variants spécifiques et la résistance, étant donné que ces renseignements peuvent être périodiquement mis à jour.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : Il existe peu de données sur l’innocuité du produit et aucune donnée pharmacocinétique chez les enfants et adolescents de moins de 18 ans. Le profil d’innocuité chez les 15 participants de plus de 12 ans évalués et pesant au moins 40 kg était semblable à celui des adultes (voir 7.1.3 Enfants et adolescents).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Il n’y avait pas de différences d’importance clinique quant à l’exposition sérique au sipavibart en fonction de l’âge (voir 10.3 Pharmacocinétique). Aucun ajustement posologique n’est requis (voir 4.2 Posologie recommandée et ajustement posologique).
2 Contre-indications
KAVIGALE est contre-indiqué chez les personnes ayant des antécédents de réactions d’hypersensibilité graves, y compris l’anaphylaxie, à ce médicament ou à l’un des ingrédients de sa préparation, y compris les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de KAVIGALE chez les adultes et les adolescents de 12 ans et plus pesant au moins 40 kg est de 300 mg par injection intramusculaire (i.m.) ou perfusion intraveineuse (i.v.). Chez les personnes qui doivent recevoir des doses répétées pour la prévention continue de la COVID-19, des doses subséquentes de 300 mg de KAVIGALE doivent être administrées sous forme d’injection intramusculaire ou de perfusion intraveineuse une fois tous les 6 mois, jusqu’à ce que la prévention ne soit plus requise.
Enfants et adolescents (< 18 ans) : Aucun ajustement posologique n’a été requis chez les 15 adolescents de 12 ans et plus (pesant au moins 40 kg) évalués dans l’étude déterminante (voir 10.3 Pharmacocinétique). L’innocuité, l’efficacité et la pharmacocinétique de KAVIGALE chez les enfants de moins de 12 ans n’ont pas été établies.
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n’est requis (voir 10.3 Pharmacocinétique).
Insuffisance rénale : Aucun ajustement posologique n’est requis (voir
10.3 Pharmacocinétique).
Insuffisance hépatique : Aucun ajustement posologique n’est requis (voir 10.3 Pharmacocinétique).
4.3 Reconstitution
Produits parentéraux
Usage intraveineux
La solution KAVIGALE diluée peut être administrée avec un sac pour perfusion de 50 mL ou 100 mL pendant environ 20 minutes. La solution non diluée peut être administrée avec une pompe à seringue pendant une période minimale de 6 minutes.
Pour obtenir des instructions détaillées sur la préparation et l’administration de KAVIGALE, voir 4.4 Administration.
Pour des renseignements sur l’entreposage, la conservation, la stabilité et la mise au rebut, voir 11 Conservation, stabilité et mise au rebut.
4.4 Administration
Pour injection intramusculaire ou perfusion intraveineuse
KAVIGALE doit être administré par un professionnel de la santé.
KAVIGALE peut être administré par injection intramusculaire ou par perfusion intraveineuse avec une pompe à perfusion ou une pompe à seringue. La solution pour injection/perfusion doit être préparée et administrée par un professionnel de la santé conformément à une technique aseptique comme suit :
Injection intramusculaire
L’injection intramusculaire de KAVIGALE doit être administrée de préférence dans la partie antérolatérale de la cuisse.
- 1. Retirer la fiole de KAVIGALE du réfrigérateur.
- 2. Examiner visuellement la fiole pour détecter la présence de particules ou de coloration anormale. KAVIGALE est une solution limpide à opalescente, incolore à jaune pâle. Jeter la fiole si la solution est trouble ou de couleur anormale ou si des particules sont visibles. Ne pas agiter la fiole.
- 3. Prélever 2 mL de sipavibart à l’aide d’une seringue. Pour des renseignements sur la conservation de la seringue préparée, voir 11 Conservation, stabilité et mise au rebut.
- 4. Administrer l’injection intramusculaire de préférence dans la partie antérolatérale de la cuisse.
- 5. Jeter toute portion inutilisée restant dans la fiole.
- 6. Assurer le suivi des patients après l’administration de la dose conformément à la pratique médicale locale.
Perfusion intraveineuse – sac pour perfusion ou pompe à seringue
Préparation de la solution de perfusion
- 1. Retirer la fiole de KAVIGALE du réfrigérateur.
- 2. Examiner visuellement la fiole pour détecter la présence de particules ou de coloration anormale. KAVIGALE est une solution limpide à opalescente, incolore à jaune pâle. Jeter la fiole si la solution est trouble ou de couleur anormale ou si des particules sont visibles. Ne pas agiter la fiole.
- 3. Prélever 2 mL de la fiole et préparer le mélange injectable en transférant le produit dans un sac pour perfusion de 50 mL ou 100 mL contenant une solution pour injection de chlorure de sodium (solution saline) à 9 mg/mL (0,9 %) ou de dextrose à 50 mg/mL (5 %) ou administrer avec une pompe à seringue (voir ci-dessous).
- 4. Ne pas congeler ni agiter la solution. Pour des renseignements sur la conservation de la seringue préparée ou du sac pour perfusion préparé, voir 11 Conservation, stabilité et mise au rebut.
- 5. Jeter toute portion inutilisée restant dans la fiole.
Administration – sac pour perfusion
- 1. Ne pas administrer d’autres produits médicinaux en même temps par la même tubulure de perfusion.
- 2. Administrer la solution de perfusion intraveineuse à l’aide d’une pompe à perfusion ou par gravité sur une période d’environ 20 minutes au moyen d’une tubulure de perfusion intraveineuse munie d’un filtre intégré de 0,2 ou 0,22 micron à faible liaison protéique.
- 3. Une fois la perfusion terminée, rincer la tubulure avec une quantité suffisante de solution pour injection de chlorure de sodium (solution saline) à 9 mg/mL (0,9 %) ou de dextrose à 50 mg/mL (5 %) pour s’assurer que la dose requise a été administrée.
- 4. Assurer le suivi des patients après l’administration de la dose conformément à la pratique médicale locale.
Administration – pompe à seringue
- 1. Administrer 2 mL de KAVIGALE (300 mg) sous forme de solution pour perfusion intraveineuse non diluée avec une pompe à seringue pendant au moins 6 minutes.
- 2. Il est recommandé d’utiliser des dispositifs d’administration contenant le plus petit volume possible pour assurer l’administration complète de la dose avant le rinçage.
- 3. Après l’administration complète du contenu de la seringue, rincer le dispositif d’administration avec une quantité suffisante de solution pour injection de chlorure de sodium (solution saline) à 9 mg/mL (0,9 %) ou de dextrose à 50 mg/mL (5 %) pour s’assurer que la dose complète a été administrée.
- 4. Assurer le suivi des patients après l’administration de la dose conformément à la pratique médicale locale.
En cas d’apparition de signes ou de symptômes de réaction liée à la perfusion, interrompre, ralentir ou cesser la perfusion et instaurer le traitement médicamenteux et/ou les soins de soutien appropriés (voir 7 Mises en garde et précautions).
4.5 Dose oubliée
Si une dose est oubliée ou si le patient est incapable de se présenter à un rendez-vous pour l’une des injections, la dose oubliée devrait être administrée dès que possible.
5 Surdose
Il n’y a pas de traitement particulier pour un surdosage de KAVIGALE. Le traitement d’un surdosage devrait comprendre les mesures de soutien générales, y compris la surveillance des signes vitaux et l’observation de l’état clinique du patient.
Au cours des essais cliniques, des doses de sipavibart allant jusqu’à 1200 mg ont été administrées par voie intraveineuse sans entraîner d’effets toxiques limitant la dose.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquer avec le centre antipoison de la région ou composer le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour faciliter la traçabilité des médicaments biologiques, les professionnels de la santé doivent noter le nom commercial et la dénomination commune (ingrédient actif), ainsi que d’autres indicateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 – Formes pharmaceutiques, teneurs et composition
KAVIGALE est offert dans une fiole à dose unique. KAVIGALE ne contient aucun agent de conservation. Chaque boîte de KAVIGALE comprend une fiole de 2 mL contenant 300 mg de sipavibart (150 mg/mL).
KAVIGALE est offert sous forme de solution pour injection/perfusion dans une fiole en verre transparent fermée par un bouchon en élastomère chlorobutylique et scellée par un capuchon amovible en aluminium vert pâle.
7 Mises en garde et précautions
Appareil cardiovasculaire
Événements cardiovasculaires et thromboemboliques :
Dans le cadre de l’étude principale SUPERNOVA, et jusqu’à l’analyse principale, 27 (1,6 %), 7 (0,6 %) et 6 (1,1 %) participants de la cohorte principale ayant respectivement reçu KAVIGALE, l’association tixagévimab-cilgavimab et un placebo ont présenté des événements cardiovasculaires (y compris des infarctus aigus du myocarde) ou thromboemboliques (thromboses veineuses profondes) confirmés. Ces résultats concordent avec ceux obtenus jusqu’à la date limite de collecte de données; la même tendance a été observée, soit un taux plus élevé d’événements cardiovasculaires et thromboemboliques dans le groupe traité par KAVIGALE que dans le groupe placebo. À la date limite de collecte des données, 3,8 % des participants ayant reçu KAVIGALE avaient présenté un événement indésirable cardiaque ou thromboembolique, comparativement à 2,9 % dans le groupe de traitement de comparaison (association tixagévimab-cilgavimab) et à 3,0 % dans le groupe placebo, 181 jours après l’administration de la première dose. Au total, 2,7 % des participants du groupe ayant reçu KAVIGALE avaient présenté un événement indésirable cardiaque ou thromboembolique, comparativement à 2,6 % dans le groupe de traitement de comparaison (association tixagévimab-cilgavimab) et à 1,5 % dans le groupe placebo, 181 jours après l’administration de la seconde dose. Il est à noter que tous les participants ayant reçu une première dose de l’association tixagévimab-cilgavimab ont ensuite reçu le placebo à l’administration de la seconde dose. La majorité des participants ayant subi ces événements présentaient un ou plusieurs facteurs de risque de maladie cardiovasculaire et/ou des antécédents médicaux de maladie cardiovasculaire pouvant expliquer la survenue de tels événements. Un lien de causalité entre KAVIGALE et la survenue de ces événements n’a pas été établi.
| Voie d’administration | Forme pharmaceutique/teneur/ composition | Ingrédients non médicinaux |
Voie intramusculaire Voie intraveineuse | Solution pour injection/perfusion 300 mg de sipavibart/150 mg/mL | L-histidine Chlorhydrate de L-histidine monohydraté Chlorhydrate de L-arginine Polysorbate 80 Eau pour injection |
KAVIGALE ne doit être administré que si l’on pense que les avantages thérapeutiques escomptés l’emportent sur les risques éventuels. En outre, il faut recommander aux patients de consulter immédiatement un médecin si des signes ou des symptômes liés à une maladie cardiovasculaire, comme des douleurs thoraciques, de la dyspnée, un malaise ou une sensation de tête légère ou d’évanouissement, surviennent après l’administration de KAVIGALE.
Conduite et utilisation de machines
On s’attend à ce que KAVIGALE ait une influence négligeable ou nulle sur la capacité de conduire et de faire fonctionner des machines.
Système sanguin et lymphatique
Troubles de la coagulation d’importance clinique
Comme toute autre injection intramusculaire, KAVIGALE doit être utilisé avec prudence chez les patients qui présentent une thrombocytopénie ou tout trouble de la coagulation.
Système immunitaire
Hypersensibilité, y compris l’anaphylaxie
Aucune réaction d’hypersensibilité grave, y compris l’anaphylaxie, n’a été associée à KAVIGALE dans les essais cliniques, mais des réactions ont été associées à d’autres anticorps monoclonaux humains de type immunoglobuline G1 (IgG1). En cas d’apparition de signes ou de symptômes d’une réaction d’hypersensibilité ou d’anaphylaxie cliniquement significative, arrêter immédiatement l’administration et instaurer le traitement médicamenteux et/ou les soins de soutien appropriés.
Santé reproductive
Fertilité
Il n’existe aucune donnée sur l’effet du sipavibart sur la fertilité humaine (voir 7.1.1 Grossesse).
Sensibilité et résistance
Réactions liées à la perfusion
Des réactions liées à la perfusion ont été observées dans les essais cliniques portant sur l’administration du sipavibart par voie intraveineuse. Ces réactions ont été d’intensité légère à modérée (voir 8.1 Aperçu des effets indésirables). Si une réaction liée à la perfusion se produit, envisager d’interrompre, de ralentir ou de cesser la perfusion et instaurer le traitement médicamenteux et/ou les soins de soutien appropriés.
Risque d’infections perthérapeutiques causées par des variants du virus SRAS-CoV-2 non neutralisés par sipavibart
Certains variants du virus SRAS-CoV-2 peuvent ne pas être neutralisés par les anticorps monoclonaux comme le sipavibart. KAVIGALE peut ne pas être efficace pour prévenir la COVID-19 causée par ces variants. L’action neutralisante in vitro du sipavibart contre les variants du SRAS-CoV-2 est présentée dans le tableau 5 (voir 15 Microbiologie).
Les patients qui reçoivent KAVIGALE doivent être avisés de la possibilité de la survenue d’infections perthérapeutiques. En cas d’apparition de signes ou de symptômes de COVID-19 (les symptômes les plus courants comprennent de la fièvre, des frissons, des maux de gorge, de la toux, de la fatigue et la perte récente du goût ou de l’odorat; les symptômes les plus graves comprennent des difficultés respiratoires ou un essoufflement, la perte de la parole ou une perte de mobilité, de la confusion et des douleurs à la poitrine), aviser les patients de consulter rapidement un médecin.
7.1 Populations particulières
7.1.1 Grossesse
Il n’y a pas de données suffisantes sur l’emploi du sipavibart chez les femmes enceintes.
Aucune étude non clinique concernant les effets toxiques sur la reproduction n’a été effectuée avec le sipavibart. Au cours d’une étude de réactivité tissulaire croisée évaluant le sipavibart, aucune liaison aux tissus de fœtus humain ou aux tissus de l’appareil reproducteur (p. ex. le placenta) n’a été observée.
On sait que les anticorps IgG1 humains traversent la barrière placentaire; par conséquent, le sipavibart peut être transmis de la mère au fœtus en développement. On ne sait pas si le risque de transfert placentaire du sipavibart est associé à des bienfaits thérapeutiques ou à des risques pour le fœtus en développement.
KAVIGALE ne doit être utilisé pendant la grossesse que si les avantages escomptés l’emportent sur les risques pour la mère et le fœtus.
7.1.2 Allaitement
On ne sait pas si le sipavibart est excrété dans le lait maternel humain, mais on sait que les IgG de la mère sont présents dans le lait maternel. L’exposition du nouveau-né nourri au sein ne peut donc pas être exclue.
Il faut prendre en compte les avantages de l’allaitement pour le développement et la santé du nourrisson, mais également le besoin clinique de la mère d’être traitée par KAVIGALE, ainsi que les effets indésirables potentiels de KAVIGALE ou de la maladie maternelle sous-jacente sur le nourrisson allaité.
7.1.3 Enfants et adolescents
Il existe peu de données sur l’innocuité du produit et aucune donnée pharmacocinétique chez les enfants et adolescents de moins de 18 ans. Le profil d’innocuité chez les 15 participants de plus de 12 ans évalués était semblable à celui des adultes. La dose recommandée devrait entraîner une exposition sérique au sipavibart comparable chez les adolescents de 12 ans et plus pesant au moins 40 kg et les adultes. L’utilisation de KAVIGALE chez les enfants de moins de 12 ans ou pesant moins de 40 kg n’est pas autorisée. Voir 10.2 Pharmacodynamie et 10.3 Pharmacocinétique.
7.1.4 Personnes âgées
Il n’y avait pas de différences d’importance clinique quant à l’exposition sérique au sipavibart en fonction de l’âge lors de la comparaison entre les adultes plus âgés (≥ 65 ans) et les adultes plus jeunes âgés (18 à < 65 ans). Voir 10.2 Pharmacodynamie et 10.3 Pharmacocinétique.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Au total, 2061 participants ont été exposés au sipavibart (1691 l’ont reçu par injection intramusculaire et 370, par perfusion intraveineuse) au cours d’essais cliniques.
Dans la cohorte principale de l’étude principale de phase III SUPERNOVA, 1671 adultes et adolescents immunodéprimés de 12 ans et plus pesant au moins 40 kg ont été exposés à une dose initiale de 300 mg de sipavibart administrée par injection intramusculaire et 1485 ont été exposés à deux doses (voir 10.2 Pharmacodynamie). La durée médiane de la période de suivi
| de l’innocuité a été de 267,0 jours pour les trois groupes (groupe sipavibart et groupes de | |
| comparaison). | |
Au cours de l’étude secondaire de phase II SUPERNOVA, une étude à répartition aléatoire et menée sans insu, 310 participants de 18 ans et plus pesant au moins 40 kg, immunodéprimés ou immunocompétents, et présentant tous les degrés de risque d’infection par le SRAS-CoV-2 ont été exposés à une seule dose de 1200 mg de sipavibart administrée par perfusion intraveineuse. La durée médiane de la période de suivi de l’innocuité a été de 30,0 jours dans le groupe sipavibart et de 37,5 jours dans le groupe tixagévimab-cilgavimab.
L’étude de phase I Little DIPPER (N = 80), menée à double insu et contrôlée par placebo comptait 80 adultes en bonne santé de 18 à 55 ans, pesant au moins 45 kg. Les participants ont reçu KAVIGALE à 300 mg (n = 10) ou à 600 mg (n = 10) par injection intramusculaire ou à 300 mg (n = 10), à 600 mg (n = 10) ou à 1200 mg (n = 40) par perfusion intraveineuse. Le profil d’innocuité de KAVIGALE observé dans cette étude concordait avec le profil d’innocuité observé dans d’autres essais cliniques sur KAVIGALE. La durée médiane de la période de suivi de l’innocuité a été de 356,0 jours dans le groupe sipavibart et dans le groupe placebo.
| Dans la cohorte principale de l’étude principale SUPERNOVA, la survenue de manifestations | |||||
| indésirables a été signalée chez 49,9 % des participants recevant le sipavibart et 51,5 % des | |||||
| participants recevant le produit de comparaison (53,3 % dans le groupe tixagévimab-cilgavimab | |||||
| et 48,1 % dans le groupe placebo) au cours des 91 jours suivant l’administration de la première | |||||
| dose. À la date limite de collecte des données pour l’analyse principale, parmi les participant | |||||
s
| ayant présenté au moins une manifestation indésirable, la majorité de celles-ci ont été de | |||||
| grade 2 (25,7 % dans les 3 groupes) et de grade 1 (17,2 % dans le groupe sipavibart, 19,3 % | |||||
| dans le groupe tixagévimab-cilgavimab et 15,7 % dans le groupe placebo). Les manifestations | |||||
| indésirables signalées le plus souvent ont été la COVID-19 (5,8 % dans le groupe sipavibart, | |||||
| 7,1 % dans le groupe tixagévimab-cilgavimab et 11,1 % dans le groupe placebo) et la toux | |||||
| (5,3 % dans le groupe sipavibart, 6,8 % dans le groupe tixagévimab-cilgavimab et 3,6 % dans le | |||||
| groupe placebo). | |||||
D’après l’analyse finale des données obtenues jusqu’à la date limite de collecte, le taux global de manifestations indésirables était plus faible après la seconde dose
| pour tous les groupes de traitement et pour toutes les catégories de manifestations | ||||
| indésirables. Environ 50 % des participants ont présenté au moins une manifestation | ||||
| indésirable dans les 90 jours suivant l’administration de la première dose et 40 % des | ||||
| participants ont présenté au moins une manifestation indésirable dans les 90 jours suivant | ||||
| l’administration de la seconde dose (jours 271). La plupart des manifestations indésirables | ||||
| signalées étaient légères à modérées; des manifestations de grade 3 sont survenues à des | ||||
| fréquences comparables dans tous les groupes. Les manifestations indésirables signalées le | |
| plus souvent étaient la COVIID-19, la toux, les céphalées et la fatigue. | |
| Des manifestations indésirables graves (MIG) ont été signalées chez 12,2 % des participants du | |||
| groupe sipavibart, 13,3 % de ceux du groupe tixagévimab-cilgavimab et 9,8 % de ceux du | |||
| groupe placebo durant la période allant de l’administration de la première dose à la date limit | |||
e
| de collecte des données. Parmi les participants ayant présenté au moins une MIG, la majorit |
é
| de celles-ci ont été de grade 3. |
D’après l’analyse finale des données obtenues jusqu’à la date limite de collecte, les MIG survenues au cours de la période allant de l’administration de la première dose à l’administration de la seconde dose et celles survenues pendant la période
| allant de l’administration de la seconde dose au 181e jour après l’administration ont été | |||
| signalées à des fréquences similaires dans tous les groupes. Au cours de la période allant de | |||
| l’administration de la première dose à la fin de l’étude, des MIG ont été signalées chez 18,9 | |||
%
| des participants du groupe sipavibart, 20,1 % des participants du groupe tixagévimab- | |
| cilgavimab et 18,8 % des participants du groupe placebo. | |
Des événements
| cardiaques et thromboemboliques d’intérêt particulier ont été rapportés che |
z
| 1,6 % des participants du groupe sipavibart, 0,6 % de ceux du groupe tixagévimab-cilgavima |
b
| et 1,1 % de ceux du groupe placebo durant la période allant de l’administration de la premièr |
e
| dose à la date limite de collecte des données. |
D’après l’analyse finale des données obtenues jusqu’à la date limite de collecte, des événements cardiaques et thromboemboliques d’intérêt
| particulier avaient été signalés chez 3,8 % des participants dans le groupe sipavibart, 2,9 % des | |||||
| participants dans le groupe tixagévimab-cilgavimab et 3,0 % des participants dans le groupe | |||||
| placebo, 181 jours après l’administration de la première dose. Au total, 2,7 % des participant | |||||
s
| ayant reçu KAVIGALE ont présenté des | événements | cardiaques et thromboemboliques d’intérê | |||
t
| particulier, comparativement à 2,6 % des participants ayant reçu le traitement de comparaiso |
n
| (association tixagévimab-cilgavimab) et 1,5 % des participants sous placebo, 181 jours après | ||||
| l’administration de la seconde dose. Il est à noter que tous les participants ayant reçu une | ||||
| première dose du traitement de comparaison (association tixagévimab/cilgavimab) ont ensuit | ||||
e
| reçu le placebo à l’administration de la seconde dose (voir 7 |
Mises en garde et précautions, Appareil cardiovasculaire).
| Aucun des participants du groupe recevant le sipavibart n’a présenté d’hypersensibilité grave, y | ||
| compris une anaphylaxie. Un participant (0,1 %) dans le groupe tixagévimab-cilgavimab et dans | ||
| le groupe placebo ont subi une réaction d’hypersensibilité grave, y compris une réaction | ||
| anaphylactique. | ||
Cinq participants (0,3 %) du groupe recevant le sipavibart et 10 participants (0,6 %) du groupe recevant le produit de comparaison (0,6 % dans le groupe tixagévimab-cilgavimab et 0,5 % dans le groupe placebo) ont présenté des MI ayant entraîné l’arrêt du traitement au cours de la
| période allant jusqu’à la date limite de collecte des données pour l’analyse principale. Selon | |
| l’analyse finale des données, les taux d’abandon du traitement étaient semblables dans tous les | |
groupes, et la plupart des abandons étaient survenus entre la première et la seconde dose.
Au cours de l’étude secondaire SUPERNOVA, à la date limite de collecte des données pour l’analyse principale, des manifestations indésirables avaient été signalées chez 25,8 % des
| participants recevant le sipavibart et 20,9 % des participants recevant l’association tixagévimab- | |
| cilgavimab jusqu’au jour 29. Parmi les participants ayant présenté au moins une manifestatio | |
n indésirable, la majorité de celles-ci ont été de grade 2 ou 1. Les manifestations indésirables
| signalées le plus souvent ont été les réactions liées à la perfusion (1,9 % dans le groupe | |||
| sipavibart) et la diarrhée (1,9 % dans le groupe sipavibart et 0,6 % dans le groupe tixagévimab- | |||
| cilgavimab). À la date limite de collecte des données pour l’analyse finale, les taux de | |||
| manifestations indésirables concordaient avec ceux observés lors de l’analyse principale. | |||
| Des manifestations indésirables graves ont été signalées chez 2,9 % des participants du groupe | |||
| sipavibart, 5,1 % des participants du groupe tixagévimab-cilgavimab et 9,8 % des participants | |||
| du groupe placebo, durant la période allant de l’administration de la première dose à la date | |||
| limite de collecte des données. À la date limite de collecte des données pour l’analyse finale | |||
,
| des manifestations indésirables graves avaient été signalées chez 4,8 % des participants du | |
| groupe sipavibart et chez 7,1 % des participants du groupe tixagévimab-cilgavimab, jusqu’a |
u
| jour 451. La majorité de ces manifestations ont été de grade 3. Aucune manifestation de |
grade 4 ou 5 n’a été observée dans le groupe recevant le sipavibart. Aucune manifestation indésirable grave liée au traitement n’avait été observée au jour 451.
Aucune MI d’intérêt particulier n’a été associée à des réactions d’hypersensibilité graves, y compris l’anaphylaxie, ou à des événements cardiovasculaires et thromboemboliques.
| Deux participants (0,6 %) du groupe sipavibart ont présenté des MI ayant entraîné l’abandon du | |
| traitement au cours de la période allant jusqu’au jour 29. | |
| Dans le cadre de l’étude Little DIPPER, la survenue de manifestations indésirables a été | ||
| rapportée chez 28,8 % des participants recevant le sipavibart et 6,3 % des participants recevant | ||
| le placebo au cours des 91 jours suivant l’administration de la première dose. On n’a signal | ||
é
| aucun cas de MI grave, d’événement cardiovasculaire ou thromboembolique, ni de réaction |
d’hypersensibilité grave, y compris l’anaphylaxie. Un participant dans le groupe recevant le sipavibart a présenté une MI ayant entraîné l’abandon du traitement.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique courante et ne doit pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament.
Le tableau 2 présente les effets indésirables signalés dans l’analyse principale des essais cliniques de phase II et de phase III.
Tableau 2 – Effets indésirables (données groupées de la cohorte principale de l’étude principale SUPERNOVA et de l’étude secondaire SUPERNOVA, ensemble d’analyse de l’innocuité) – Analyse principale
| Classification par système et organe/terme privilégié | KAVIGALE 300 mg i.m. (N = 1671) | Comparateur (tixagévimab- cilgavimab 300 mg i.m. ou placebo) (N = 1663) |
| Administration par voie intramusculaire | ||
| Troubles du système immunitaire | ||
| Hypersensibilitéa | 0,8 % | 0,2 % |
| Troubles généraux et anomalies au site d’administration | ||
| Réaction au point d’injectionb | 4,1 % | 4,1 % |
| Administration par voie intraveineuse | ||
KAVIGALE 1200 mg i.v. (N = 310) | Comparateur (tixagévimab- cilgavimab 300 mg i.m.) (N = 158) | |
| Troubles généraux et anomalies au site d’administration | ||
| Réaction au point de perfusionc | 1,9 % | S. O. |
| Lésions, intoxications et complications liées aux interventions | ||
| Réaction liée à la perfusion | 1,9 % | S. O. |
a Comprend les termes privilégiés suivants : prurit, érythème, hypersensibilité, urticaire, dermatite allergique et éruption d’origine médicamenteuse.
b Comprend les termes privilégiés suivants : douleur au point d’injection, ecchymose au point d’injection, érythème au point d’injection, hémorragie au point d’injection, enflure au point d’injection, hématome au point d’injection, prurit au point d’injection, paresthésie au point d’injection, réaction au point d’injection, éruption cutanée au point d’injection, coloration anormale au point d’injection et sensation de chaleur au point d’injection.
c Comprend les termes privilégiés suivants : ecchymose au point de perfusion, douleur au point de perfusion, prurit au point de perfusion, érythème au point de perfusion, extravasation au point de perfusion et enflure au point de perfusion.
Des réactions d’hypersensibilité sont survenues dans les 14 jours suivant l’administration de la dose. Ces réactions étaient d’intensité légère ou modérée et la plupart sont disparues après quelques jours. Aucune de ces réactions n’a été grave. Des réactions au point d’injection sont survenues dans les 7 jours suivant l’administration de la dose. Ces réactions, d’intensité légère, sont disparues après quelques jours. Des réactions au point de perfusion sont survenues dans les 7 jours suivant l’administration de la dose. Ces réactions, d’intensité légère ou modérée, sont disparues après quelques jours. Des réactions liées à la perfusion sont survenues pendant la perfusion ou le jour même de la perfusion. D’intensité légère, ces réactions sont disparues après quelques jours.
D’après l’analyse finale des données obtenues jusqu’à la date limite de collecte dans la cohorte principale de l’étude principale SUPERNOVA, l’incidence globale de l’hypersensibilité et des réactions au point d’injection était de 1,9 % et de 5,6 %, respectivement, dans le groupe sipavibart. Les autres termes privilégiés suivants étaient compris dans ces données : éruption cutanée et hypotension pour l’hypersensibilité; inconfort au point d’injection et inflammation au point d’injection pour les réactions au point d’injection.
D’après l’analyse finale des données obtenues jusqu’à la date limite de collecte dans l’étude secondaire SUPERNOVA, les symptômes de réaction liée à la perfusion incluaient les suivants : nausée, arthralgie, céphalées, pyrexie, frissons, dyspepsie, douleur et hypotension.
Doses répétées
Dans la cohorte principale de l’étude principale SUPERNOVA, 1485 participants qui avaient reçu une première dose de 300 mg de sipavibart ont reçu une deuxième dose de sipavibart de 300 mg six mois plus tard. Dans l’ensemble, le profil d’innocuité général chez les participants qui avaient reçu une deuxième dose de sipavibart a été comparable à celui qui a été observé après l’administration de la première dose.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Il existe peu de données sur l’innocuité chez les enfants et adolescents de moins de 18 ans. Le profil d’innocuité chez les 15 participants de plus de 12 ans évalués était semblable à celui des adultes.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude sur les interactions n’a été réalisée avec KAVIGALE.
Le sipavibart ne devrait pas être excrété par les reins ni métabolisé par les enzymes du cytochrome P450 (voir 10.3 Pharmacocinétique). Par conséquent, les interactions avec des médicaments concomitants qui sont excrétés par voie rénale ou qui sont des substrats, des inducteurs ou des inhibiteurs des enzymes du cytochrome P450 sont peu probables.
9.3 Interactions médicament-comportement
L’interaction de KAVIGALE avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis et/ou consommation d’alcool) n’a pas fait l’objet d’études.
9.4 Interactions médicament-médicament
En l’absence d’études de compatibilité, KAVIGALE ne doit pas être mélangé avec d’autres produits médicinaux.
9.5 Interactions médicament-aliment
On n’a pas établi d’interactions avec les aliments.
9.6 Interactions médicament-plante médicinale
On n’a pas établi d’interactions avec les produits à base de plantes médicinales.
9.7 Interactions médicament-examens de laboratoire
On n’a pas établi d’interactions avec les examens de laboratoire.
10 Pharmacologie clinique
10.1 Mode d’action
Le sipavibart est un anticorps monoclonal recombinant humain de type IgG1 qui confère une immunisation passive en se liant au domaine de liaison du récepteur de la protéine de spicule. Le sipavibart a une longue durée d’action; il comporte des substitutions d’acides aminés qui prolongent sa demi-vie (YTE) et permettent de réduire la fonction effectrice de l’anticorps et le risque de facilitation de l’infection par des anticorps (TM). Le sipavibart se lie au domaine de liaison du récepteur de la protéine de spicule du SRAS-CoV-2 (BA.2) avec une constante de dissociation à l’équilibre de KD de 20,95 pM, ce qui l’empêche de se lier au récepteur ACE2 humain, bloque l’entrée du virus et entraîne la neutralisation efficace du SRAS-CoV-2.
10.2 Pharmacodynamie
Voir 15 Microbiologie.
Après l’administration d’une seule dose de 300 mg de sipavibart par voie intramusculaire dans la cohorte principale de l’étude principale SUPERNOVA, la moyenne géométrique des titres de nAb aux jours 29, 91 et 181 contre tous les variants du virus évalués était plus élevée dans le groupe sipavibart que dans le groupe placebo.
10.3 Pharmacocinétique
Après l’administration d’une dose unique, le sipavibart a entraîné une augmentation à peu près proportionnelle à la dose de l’exposition sérique à mesure que la dose augmentait, allant de 300 mg à 600 mg pour l’administration par injection intramusculaire ou de 300 mg à 1200 mg pour l’administration par perfusion intraveineuse. On ne dispose d’aucune donnée pharmacocinétique chez les participants âgés de moins de 18 ans. Des simulations basées sur le modèle de pharmacocinétique de population ont estimé que l’exposition chez les adolescents âgés de 12 à 17 ans était d’environ 25 % plus élevée que chez les adultes âgés de 18 ans et plus. Des simulations de l’administration d’un schéma posologique répété tous les 3 mois ont été réalisées selon le modèle de pharmacocinétique de population; celles-ci ont montré que l’exposition (aire sous la courbe ou ASC) à 300 mg de sipavibart par voie intramusculaire ou intraveineuse tous les 3 mois était plus faible que l’exposition observée dans un contexte d’essai clinique à la dose la plus élevée (dose unique de 1200 mg par voie intraveineuse).
Absorption
Après l’administration d’une dose unique de 300 mg de sipavibart par voie intramusculaire dans la partie antérolatérale de la cuisse et dans la région du fessier, la moyenne géométrique (coefficient de variation géométrique [CV, %]) de la concentration sérique maximale (Cmax) du sipavibart était de 48,0 μg/mL (25,2 %) et de 25,4 μg/mL (51,7 %), respectivement. Le délai médian (plage) avant l’atteinte de la Cmax était de 7,5 jours (3,9 à 53 jours) et de 52,0 jours (4,9 à 86 jours), respectivement.
D’après les résultats d’une analyse pharmacocinétique de population, la biodisponibilité absolue estimée du sipavibart après l’administration d’une dose par voie intramusculaire dans la partie antérolatérale de la cuisse et dans la région du fessier est de 80,7 % et de 62,0 %, respectivement.
Un mois après l’administration par voie intramusculaire d’une première dose et d’une deuxième dose de 300 mg de sipavibart dans la partie antérolatérale de la cuisse, les moyennes géométriques des concentrations de sipavibart (CV, %) étaient de 29,8 μg/mL (36,2 %) et de 30,8 μg/mL (54,3 %), respectivement. Les doses étaient administrées à six mois d’intervalle.
Après la perfusion d’une dose unique de 300 mg ou de 1200 mg de sipavibart (débit de perfusion : 50 mg/min), la moyenne géométrique (CV, %) de la concentration sérique de sipavibart 20 minutes après la perfusion était de 101,6 μg/mL (7,6 %) et de 452,1 μg/mL (25,8 %), respectivement.
Distribution
Les moyennes géométriques (CV, %) du volume apparent de distribution du sipavibart étaient de 6,3 L (19,4 %) et de 7,8 L (15,7 %) après l’administration d’une dose unique de 300 mg par voie intramusculaire dans la partie antérolatérale de la cuisse et dans la région du fessier, respectivement.
Selon l’analyse pharmacocinétique de population, les volumes de distribution central et périphérique estimés (erreur-type relative, ETR en %) du sipavibart administré par voie intraveineuse étaient de 4,6 L (1,3 %) et 0,4 L (19,6 %), respectivement.
Métabolisme
On s’attend à ce que le sipavibart soit dégradé en petits peptides et en acides aminés par des voies cataboliques de la même manière que les anticorps de type IgG endogènes.
Élimination
Les moyennes géométriques (CV, %) de la clairance du sipavibart étaient de 0,053 L/jour (43,1 %) et de 0,063 L/jour (47,0 %) après l’administration d’une dose de 300 mg par voie intramusculaire dans la partie antérolatérale de la cuisse et dans la région du fessier, respectivement. La demi-vie d’élimination terminale moyenne estimée (écart-type) du sipavibart était de 87,3 jours (26,5) et de 91,0 jours (27,3) après l’administration d’une dose unique de 300 mg par voie intramusculaire dans la partie antérolatérale de la cuisse et dans la région du fessier, respectivement.
Selon l’analyse pharmacocinétique de population, la clairance estimée (ETR en %) du sipavibart administré par voie intraveineuse était de 0,044 L/jour (0,9 %).
Populations et pathologies particulières
- Enfants et adolescents (≥ 12 ans pesant au moins 40 kg) : On ne dispose d’aucune donnée pharmacocinétique chez les participants âgés de moins de 18 ans. Des simulations basées sur le modèle de pharmacocinétique de population ont été réalisées afin d’estimer l’exposition des adolescents de 12 ans et plus. La dose recommandée devrait entraîner des taux sériques de sipavibart comparables chez les adolescents de ≥ 12 ans et pesant au moins 40 kg à ceux observés chez les adultes, puisque des adultes de poids corporel similaire ont été inclus dans les essais cliniques menés sur le sipavibart (Little DIPPER, SUPERNOVA et étude secondaire SUPERNOVA).
Personnes âgées : L’exposition au sipavibart chez les adultes plus âgés (≥ 65 ans)
(n = 217) était comparable à celle des adultes plus jeunes (18 à < 65 ans) (n = 323).
Insuffisance hépatique : Aucune étude particulière n’a été menée en vue d’évaluer les effets d’une atteinte hépatique sur la pharmacocinétique du sipavibart.
On s’attend à ce que le sipavibart soit catabolisé dans de multiples tissus par dégradation protéolytique en acides aminés et recyclés en d’autres protéines. Par conséquent, une atteinte hépatique ne devrait pas modifier la pharmacocinétique du sipavibart.
Insuffisance rénale : Aucune étude particulière n’a été menée en vue d’évaluer les effets d’une atteinte rénale sur la pharmacocinétique du sipavibart.
En raison de son poids moléculaire d’environ 148 kDa, le sipavibart ne devrait pas être éliminé sous forme intacte dans l’urine, puisque les anticorps monoclonaux de poids moléculaire > 69 kDa ne sont pas éliminés par les reins. Par conséquent, une atteinte rénale ne devrait pas modifier significativement l’exposition au sipavibart. De même, la dialyse ne devrait pas affecter la pharmacocinétique du sipavibart.
- Autres : Il n’y avait pas de différence apparente quant aux expositions sériques au sipavibart chez les patients immunodéprimés (n = 591) ou non immunodéprimés (n = 390) après l’administration de la même dose par la même voie d’administration. Il n’y avait aucune différence d’importance clinique quant aux expositions sériques au sipavibart d’après le sexe, l’âge, la race ou l’origine ethnique.
10.4 Immunogénicité
Parmi les participants ayant reçu le sipavibart, 4,8 % (29/604) présentaient des anticorps anti-médicament (AAM) en tout temps, et 0,8 % (5/604) ont présenté des AAM en cours de traitement. Le faible taux de participants porteurs d’AAM ne permet pas d’effectuer une analyse complète de l’incidence des AAM sur la pharmacocinétique et l’innocuité du sipavibart.
11 Conservation, stabilité et mise au rebut
Conservation des fioles
Conserver au réfrigérateur (2 à 8 °C).
Ne pas congeler. Ne pas agiter.
Conserver la fiole dans la boîte d’origine pour protéger le médicament de la lumière.
Conservation des seringues préparées et des sacs pour perfusion préparés
La solution pour injection/perfusion ne contient aucun agent de conservation. La solution dans la seringue préparée ou le sac pour perfusion préparé doit donc être administrée immédiatement. S’il n’est pas possible d’administrer la solution immédiatement et que la seringue ou le sac pour perfusion doivent être conservés, le temps total écoulé entre le prélèvement de la fiole et l’administration ne doit pas dépasser :
- 24 heures, au réfrigérateur à une température comprise entre 2 et 8 °C et
- 4 heures, à une température ambiante ne dépassant pas 25 °C.
Tout produit médicamenteux inutilisé ou déchet doit être éliminé conformément aux exigences locales en vigueur.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance pharmaceutique
Dénomination commune de la substance médicamenteuse : sipavibart
Formule moléculaire et masse moléculaire : masse moléculaire de 148 kDa
Propriétés physicochimiques : Le sipavibart se présente sous la forme d’une solution limpide à opalescente, incolore à jaune pâle, à pH 6,0.
Caractéristiques du produit
Le sipavibart est produit par la technique de l’ADN recombinant dans des cellules d’ovaire de hamster chinois (CHO).
14 Études cliniques
14.1 Études cliniques par indication
Prophylaxie préexposition de la maladie à coronavirus 2019 (COVID-19)
Tableau 3 – Résumé des caractéristiques démographiques des patients dans les études cliniques : SUPERNOVA sur la prophylaxie préexposition de la COVID-19
| Nº de l’étude | Plan de l’étude | Posologie, voie d’administratio n et durée | Nombre de sujets (n) | Âge (plage) | Sexe |
| D7000C00001 (SUPERNOVA) | Essai clinique de phase III, à répartition aléatoire (1:1), à double insu, avec comparateur actif visant à évaluer KAVIGALE pour la prophylaxie préexposition de la COVID-19 chez les adultes et les adolescents immunodéprimés de 12 ans et plus | Dose unique de 300 mg de KAVIGALE administrée par injection intramusculaire ou du comparateur (tixagévimab-cilgavimab ou placebo); les participants ont reçu une deuxième dose de KAVIGALE à 300 mg ou un placebo 6 mois après la première dose | KAVIGALE : 1669 Tixagévimab-cilgavimab ou placebo : 1666 | 12 à 92 ans | Masculin 43,2 % Féminin 56,8 % |
L’étude principale SUPERNOVA, Cohorte principale, regroupait des adultes et des adolescents immunodéprimés de 12 ans et plus pesant au moins 40 kg. Étaient exclus de l’étude les participants qui avaient reçu un vaccin contre la COVID-19 ou qui présentaient des antécédents d’infection par le SRAS-CoV-2 confirmée par une analyse de laboratoire ou un test de dépistage rapide dans les trois mois précédant la première visite de l’étude.
Les caractéristiques démographiques initiales étaient bien équilibrées entre les groupes KAVIGALE et comparateurs. L’âge médian des participants était de 60 ans (36,3 % d’entre eux avaient 65 ans ou plus; 15 participants avaient entre 12 et 17 ans); 56,8 % des participants étaient de sexe féminin; 74,1 % étaient de race blanche; 6,5 % étaient d’origine asiatique; 12,1 % étaient de race noire/afro-américaine; et 21,5 % étaient d’origine hispanique/latino-américaine. Tous les participants présentaient une immunodéficience causée par au moins un état clinique, notamment :
- 74,3 % prenaient des médicaments immunosuppresseurs;
- 15,3 % étaient atteints d’une hémopathie maligne;
- 15,1 % présentaient une immunodéficience secondaire modérée ou grave (principalement une hémodialyse);
- 14,2 % avaient reçu une greffe d’organe solide;
- 13,3 % avaient reçu des agents de déplétion des lymphocytes B dans la dernière année;
- 3,4 % présentaient une tumeur solide sous traitement;
- 2,0 % avaient reçu une greffe de cellules souches hématopoïétiques;
- 1,6 % présentaient une immunodéficience primaire modérée ou grave;
- 1,1 % étaient atteints d’un VIH au stade avancé ou non traité;
- 0,3 % avaient reçu un traitement par des lymphocytes T à récepteur antigénique chimérique (CAR-T).
Résultats de l’étude
L’étude avait deux principaux critères d’évaluation de l’efficacité pour comparer l’efficacité de KAVIGALE à celle du tixagévimab-cilgavimab ou du placebo pour la prévention de la COVID-19 symptomatique (1) causée par les variants prévalents du virus SRAS-CoV-2 durant le déroulement de l’étude jusqu’à 181 jours après l’administration de la dernière dose et confirmée par RT-PCR et (2) attribuable à des variants appariés (variants qui ne sont pas porteurs de la mutation F456L d’après les données du séquençage viral et qui devraient être sensibles au sipavibart) jusqu’à 181 jours après l’administration de la dernière dose et confirmée par RT-PCR. Pour chacun des deux principaux critères d’évaluation, on a effectué une analyse de supériorité afin de comparer le risque relatif de COVID-19 symptomatique entre les groupes de traitement. La durée médiane du suivi après l’administration de la deuxième dose a été de 61 jours. Voir les résultats dans le tableau 4. Pour l’analyse de Kaplan-Meier du délai avant la survenue d’un événement réalisée dans le cadre de l’évaluation du critère principal, voir la figure 1.
Les variants évalués avant et pendant l’étude SUPERNOVA au moyen du test de neutralisation de pseudovirus in vitro étaient les suivants : XBB.1.5, XBB.1.5.10 (XBB.1.5 + F456L), BA.2.86, JN.1 et JN.1.11.1/JN.1.16 (JN.1 + F456L).
KAVIGALE ne conserve pas son activité neutralisante in vitro contre les variants Omicron portant la mutation F456L (tels que KP.2 et KP.3).
Tableau 4 – Réduction du risque relatif de COVID-19 symptomatique
| N | Nombre de manifestations, n (%) | Réduction du risque relatif, % (IC) | Valeur p | |
| Critère d’évaluation principal de l’efficacité global | 34,9 % (IC à 97,5 % : 15,0 à 50,1) | p < 0,001 | ||
| KAVIGALE | 1649 | 122 (7,4 %) | ||
| Comparateura | 1631 | 178 (10,9 %) | ||
| Critère d’évaluation principal de l’efficacité pour les variants appariés | 42,9 % (IC à 95 % : 19,9 à 59,3) | p = 0,001 | ||
| KAVIGALE | 1649 | 54 (3,3 %) | ||
| Comparateura | 1631 | 90 (5,5 %) | ||
IC = intervalle de confiance; N = nombre de participants dans l’analyse
a Les comparateurs étaient, soit 600 mg de tixagévimab-cilgavimab, soit le placebo KAVIGALE ne conserve pas son activité neutralisante in vitro contre les variants Omicron portant la mutation F456L (tels que KP.2 et KP.3).
Figure 1 – Analyse de Kaplan-Meier : délai avant la survenue du premier cas de COVID-19 symptomatique jusqu’au jour 361 causé par les variants prévalents du virus SRAS-CoV-2 durant le déroulement de l’étude jusqu’à 181 jours après l’administration de la dernière dose et par les variants appariés
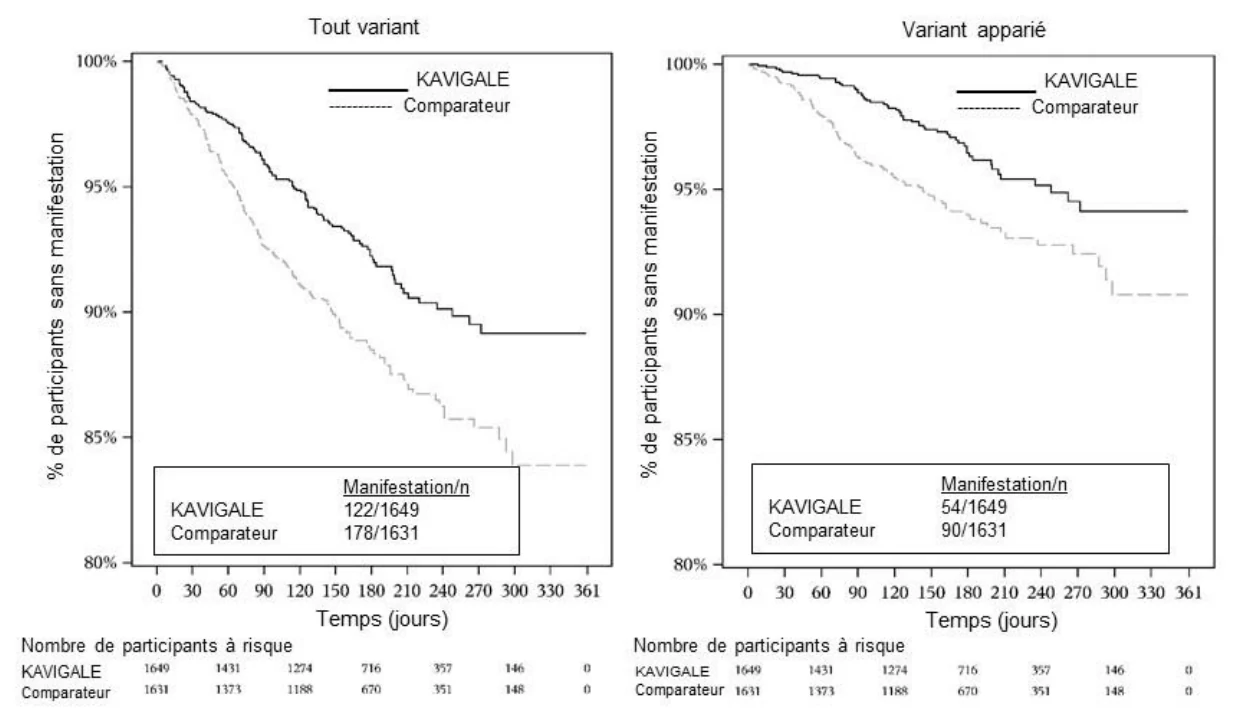
Les résultats relatifs à l’efficacité étaient uniformes dans tous les sous-groupes prédéfinis, y compris les états immunodéprimés, l’âge, le sexe, la race, l’origine ethnique, l’IMC, l’interprétation des ECG et les antécédents de vaccination contre la COVID-19 (dans les 6 mois précédant la répartition aléatoire) et/ou du tixagévimab-cilgavimab (dans les 12 mois précédant la répartition aléatoire).
15 Microbiologie
Les variants viraux représentent un risque potentiel d’échec thérapeutique des anticorps monoclonaux utilisés pour la prévention ou le traitement de la maladie à coronavirus 2019 (COVID-19) causée par le coronavirus du syndrome respiratoire aigu sévère 2 (SRAS-CoV-2). L’autorisation de mise en marché pour ce produit est fondée sur l’analyse des données cliniques et des données sur son activité neutralisante étayant son efficacité contre les variants préoccupants énumérés au tableau 5. En l’absence de données concernant d’autres variants, l’efficacité du produit en lien avec ces autres variants ne peut pas être confirmée.
Activité antivirale
Dans un test de neutralisation du pseudovirus du SRAS-CoV-2, le sipavibart a exercé une activité antivirale par neutralisation directe. Dans les études de culture cellulaire, le sipavibart a été associé à une réduction ou à l’absence de cytotoxicité à médiation cellulaire dépendante des anticorps (CCDA), de phagocytose cellulaire dépendante des anticorps (PCDA) ou d’activation des cellules tueuses naturelles (NK) dépendante des anticorps (ACTNDA). Le sipavibart n’a pas induit d’activité de dépôt de complément dépendant des anticorps (DCDA) avec les protéines du complément du cobaye.
Facilitation de l’infection par les anticorps (FIA)
La possibilité que le sipavibart puisse faciliter l’entrée virale dépendante des anticorps a été évaluée dans des cellules Raji exprimant le FcγRII co-incubées avec un virus recombinant pseudotypé portant la protéine de spicule du SRAS-CoV-2 et des concentrations d’anticorps comprises entre 3125 ng/mL et 12,8 fg/mL. Le sipavibart n’a pas induit l’entrée du pseudovirus dans ces cellules.
Résistance antivirale
L’évaluation de la sensibilité à la neutralisation des variants identifiés dans le cadre de la surveillance mondiale et chez les participants ayant reçu du sipavibart est en cours.
Le sipavibart neutralise de nombreux variants du virus SRAS-CoV-2 en circulation d’après les résultats des tests de neutralisation du pseudovirus. Il ne conserve toutefois pas son activité neutralisante in vitro contre les sous-variants XBB portant une mutation F456L (tels que KP.2 et KP.3).
L’activité neutralisante du sipavibart sur les souches de pseudovirus et/ou les variants du virus SRAS-CoV-2 est exposée au tableau 5.
Tableau 5 – Données sur l’activité neutralisante du sipavibart contre des pseudovariants du SRAS-CoV-2
Lignée avec substitutions dans la protéine de spicule | Substitutions caractéristiques dans le RBD testées | Facteur de réduction de la sensibilitéa | CI50 (ng/mL) | |
| Lignée Pango | Dénomination de l’OMS | Pseudovirusb | ||
| BA.2 | Omicron BA.2 | T19I, del24-26, A27S, G142D, V213G, G339D, S371F, S373P, S375F, T376A, D405N, R408S, K417N, N440K, S477N, T478K, E484A, Q493R, Q498R, N501Y, Y505H, D614G, H655Y, N679K, P681H, N764K, D796Y, Q954H, N969K | 0,8 | 10,7 |
| BA.4/5 | Omicron BA.4/5 | T19I, del24-26, A27S, del69-70, G142D, V213G, G339D, S371F, S373P, S375F, T376A, D405N, R408S, K417N, N440K, L452R, S477N, T478K, E484A, F486V, Q498R, N501Y, Y505H, D614G, H655Y, N679K, P681H, N764K, D796Y, Q954H, N969K | 0,4 | 4,7 |
| BQ.1 | Omicron BQ.1 | T19I, del24-26, A27S, del69-70, G142D, V213G, G339D, S371F, S373P, S375F, T376A, D405N, R408S, K417N, N440K, K444T, L452R, N460K, S477N, T478K, E484A, F486V, Q498R, N501Y, Y505H, D614G, H655Y, N679K, P681H, N764K, D796Y, Q954H, N969K | 0,9 | 11,6 |
| BQ.1.1 | Omicron BQ.1.1 | T19I, del24-26, A27S, del69-70, G142D, V213G, G339D, R346T, S371F, S373P, S375F, T376A, D405N, R408S, K417N, N440K, K444T, L452R, N460K, S477N, T478K, E484A, F486V, Q498R, N501Y, Y505H, D614G, H655Y, N679K, P681H, N764K, D796Y, Q954H, N969K | 0,7 | 9,2 |
| XBB | Omicron XBB | T19I, del24-26, A27S, V83A, G142D, Y144-, H146Q, Q183E, V213E, G339H, R346T, L368I, S371F, S373P, S375F, T376A, D405N, R408S, K417N, N440K, V445P, G446S, N460K, S477N, T478K, E484A, F486S, F490S, Q498R, N501Y, Y505H, D614G, H655Y, N679K, P681H, N764K, D796Y, Q954H, N969K | 0,3 | 3,8 |
Lignée avec substitutions dans la protéine de spicule | Substitutions caractéristiques dans le RBD testées | Facteur de réduction de la sensibilitéa | CI50 (ng/mL) | |
| Lignée Pango | Dénomination de l’OMS | Pseudovirusb | ||
| XBB.1 | Omicron XBB.1 | T19I, del24-26, A27S, V83A, G142D, Y144-, H146Q, Q183E, V213E, G252V, G339H, R346T, L368I, S371F, S373P, S375F, T376A, D405N, R408S, K417N, N440K, V445P, G446S, N460K, S477N, T478K, E484A, F486S, F490S, Q498R, N501Y, Y505H, D614G, H655Y, N679K, P681H, N764K, D796Y, Q954H, N969K | 0,3 | 3,6 |
| XBB.1.5/XBB.1.9 | Omicron XBB.1.5/ XBB.1.9 | T19I, L24S, del25-27, V83A, G142D, del144, H146Q, Q183E, V213E, G252V, G339H, R346T, L368I, S371F, S373P, S375F, T376A, D405N, R408S, K417N, N440K, V445P, G446S, N460K, S477N, T478K, E484A, S486P, F490S, Q498R, N501Y, Y505H, D614G, H655Y, N679K, P681H, N764K, D796Y, Q954H, N969K | 0,4 | 5,8 |
| XBB.1.16 | Omicron XBB.1.16 | T19I, del24-26, A27S, V83A, G142D, Y144-, H146Q, E180V, Q183E, V213E, G252V, G339H, R346T, L368I, S371F, S373P, S375F, T376A, D405N, R408S, K417N, N440K, V445P, G446S, N460K, S477N, T478R, E484A, F486P, F490S, Q498R, N501Y, Y505H, D614G, H655Y, N679K, P681H, N764K, D796Y, Q954H, N969 | 0,1 | 1,3 |
| XBB.2.3 | Omicron XBB.2.3 | T19I, L24-, P25-, P26-, A27S, V83A, G142D, Y144-, H146Q, Q183E, V213E, D253G, G339H, R346T, L368I, S371F, S373P, S375F, T376A, D405N, R408S, K417N, N440K, V445P, G446S, N460K, S477N, T478K, E484A, F486P, F490S, Q498R, N501Y, Y505H, P521S, D614G, H655Y, N679K, P681H, N764K, D796Y, Q954H, N969K | 0,3 | 3,4 |
| XBB.1.5.10/EG.5 | Omicron XBB.1.5.10/ EG.5 | XBB.1.5 + F456L | > 50 fois | > 1000c |
| EG.5.1 | Omicron EG.5.1 | XBB.1.5 + Q52H + F456L | > 50 fois | > 1000c |
Lignée avec substitutions dans la protéine de spicule | Substitutions caractéristiques dans le RBD testées | Facteur de réduction de la sensibilitéa | CI50 (ng/mL) | |||
| Lignée Pango | Dénomination de l’OMS | Pseudovirusb | ||||
| BA.2.86d | Omicron BA.2.86 | T19I, R21T, L24-, P25-, P26-, A27S, | 0,3 | 3,8 | ||
| S50L, H69-, V70-, V127F, G142D, | ||||||
| Y144-, F157S, R158G, N211-, L212I, | ||||||
| V213G, L216F, H245N, A264D, I332V, | ||||||
| G339H, K356T, S371F, S373P, | ||||||
| S375F, T376A, R403K, D405N, | ||||||
| R408S, K417N, N440K, V445H, | ||||||
| G446S, N450D, L452W, N460K, | ||||||
| S477N, T478K, N481K, V483-, E484K, | ||||||
| F486P, Q498R, N501Y, Y505H, | ||||||
| E554K, A570V, D614G, P621S, | ||||||
| H655Y, I670V, N679K, P681R, | ||||||
| N764K, D796Y, S939F, Q954H, | ||||||
| N969K, P1143L | ||||||
| JN.1 | Omicron (JN.1) | T19I, R21T, L24-, P25-, P26-, A27S, | 6,2 | 83,1 | ||
| S50L, H69-, V70-, V127F, G142D, | ||||||
| Y144-, F157S, R158G, N211-, L212I, | ||||||
| V213G, L216F, H245N, A264D, I332V, | ||||||
| G339H, K356T, S371F, S373P, | ||||||
| S375F, T376A, R403K, D405N, | ||||||
| R408S, K417N, N440K, V445H, | ||||||
| G446S, N450D, L452W, L455S, | ||||||
| N460K, S477N, T478K, N481K, V483- | ||||||
| , E484K, F486P, Q498R, N501Y, | ||||||
| Y505H, E554K, A570V, D614G, | ||||||
| P621S, H655Y, I670V, N679K, | ||||||
| P681R, N764K, D796Y, S939F, | ||||||
| Q954H, N969K, P1143L | ||||||
| KP.2, KP.3, LB.1, KP.3.1.1 | Multiple | Mutation caractéristique : F456L | > 50 foisc | > 1000c,e | ||
| BA.3.2f | Omicron BA.3 | G339Y, A348P, K356T, S371F, S373P, S375F, R403K, D405N, R408S, K417N, A435S, N440R, V445A, G446D, L452W, N460K, S477N, T478N, E484K, G496S, Q498R, N501Y, K529N | 6,9 | 93,2 | ||
a Plage de la réduction de la puissance de neutralisation in vitro déterminée pour de nombreuses séries de substitutions cooccurrentes et/ou dans de nombreux laboratoires d’analyse à l’aide de tests de qualité recherche; facteur de variation moyen de la concentration inhibitrice à 50 % (CI50) d’anticorps monoclonaux nécessaires pour réduire l’infection de 50 % par rapport à la souche de référence de type ancestral
b Pseudovirus exprimant la protéine de spicule entière du variant du SRAS-CoV-2 comportant les substitutions individuelles caractéristiques de la protéine de spicule
c Il est peu probable que le sipavibart soit actif contre ce variant.
d Le variant BA.2.86 comprend les variants BA.2.86, BA.2.86.1, JN.2 et JN.3, lesquels ont la même séquence de la protéine de spicule du SRAS-CoV-2.
e IC50 présumée basée sur la présence de la mutation F456L dans le variant.
f Le variant BA.3.2 comprend une famille de variants qui ont la même séquence de la protéine de spicule du SRAS-CoV-2.
16 Toxicologie non clinique
Toxicologie générale
Les données non cliniques n’ont révélé aucun danger particulier pour l’être humain sur la base des études de liaison tissulaire et d’une étude de toxicité à doses répétées effectuée chez des macaques de Buffon comprenant une évaluation pharmacologique de l’innocuité et de la tolérance locale.
Dans une étude de toxicité à doses répétées effectuée chez des macaques de Buffon, l’administration de 150 mg/kg de sipavibart en association avec 150 mg/kg de cilgavimab par perfusion intraveineuse ou par injection intramusculaire une fois par semaine pendant trois semaines n’a entraîné aucun effet indésirable.
Dans les études sur la réactivité croisée tissulaire utilisant des tissus humains adultes et fœtaux, aucune liaison n’a été détectée.
Génotoxicité : Aucune étude n’a été réalisée.
Cancérogénicité : Aucune étude n’a été réalisée.
Toxicologie pour la reproduction et le développement : Aucune étude n’a été réalisée.