


Monographie de produit - Beyfortus
Modifications importantes apportées récemment à la monographie
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
1 Indications..................................................................................................................... 4
1.1 Pédiatrie ....................................................................................................................... 4
1.2 Gériatrie ....................................................................................................................... 4
2 Contre-indications ......................................................................................................... 4
4 Posologie et administration ........................................................................................... 5
4.2 Posologie recommandée et ajustement posologique................................................. 5
4.4 Administration ............................................................................................................. 5
5 Surdose ......................................................................................................................... 7
6 Formes pharmaceutiques, teneurs, composition et conditionnement ............................. 7
7 Mises en garde et précautions ....................................................................................... 8
Fonction rénale/hépatique .................................................................................................... 8
Sensibilité et résistance .......................................................................................................... 8
Système sanguin et lymphatique ........................................................................................... 8
7.1 Populations particulières ............................................................................................. 8
7.1.1 Grossesse ........................................................................................................... 8
7.1.2 Allaitement ......................................................................................................... 8
7.1.3 Enfants et adolescents ....................................................................................... 8
7.1.4 Personnes âgées ................................................................................................ 9
8 Effets indésirables .......................................................................................................... 9
8.1 Aperçu des effets indésirables .................................................................................... 9
8.2 Effets indésirables observés au cours des études cliniques ........................................ 9
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ...................................................................................................................... 11
8.3 Effets indésirables peu fréquents observés au cours des études cliniques .............. 11
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents ..................................................................................................... 11
8.5 Effets indésirables observés après la commercialisation .......................................... 11
9 Interactions médicamenteuses .................................................................................... 11
9.2 Aperçu des interactions médicamenteuses .............................................................. 11
9.3 Interactions médicament-comportement ................................................................. 11
9.4 Interactions médicament-médicament ..................................................................... 11
9.5 Interactions médicament-aliment ............................................................................. 12
9.6 Interactions médicament-plante médicinale ............................................................ 12
9.7 Interactions médicament-examens de laboratoire ................................................... 12
10 Pharmacologie clinique ............................................................................................... 12
10.1 Mode d’action ........................................................................................................... 12
10.2 Pharmacodynamie ..................................................................................................... 12
10.3 Pharmacocinétique .................................................................................................... 13
10.4 Immunogénicité ......................................................................................................... 15
11 Conservation, stabilité et mise au rebut ....................................................................... 16
12 Instructions particulières de manipulation du produit .................................................. 16
Partie 2 : Renseignements scientifiques .............................................................................. 17
13 Renseignements pharmaceutiques .............................................................................. 17
14 Études cliniques ........................................................................................................... 18
14.1 Études cliniques par indication .................................................................................. 18
15 Microbiologie .............................................................................................................. 27
16 Toxicologie non clinique ............................................................................................... 29
Renseignements destinés aux patient·e·s............................................................................ 30
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
BEYFORTUS (nirsévimab injectable) est indiqué pour la prévention de l’infection des voies respiratoires inférieures par le virus respiratoire syncytial (VRS) chez :
- Les nouveau-nés et les nourrissons durant leur première saison du VRS.
Les enfants âgés de moins de 24 mois qui restent vulnérables à l’infection grave au VRS pendant leur deuxième saison du VRS et qui peuvent comprendre, sans s’y limiter, les enfants présentant les caractéristiques suivantes :
- Pneumopathie chronique du prématuré
- Cardiopathie congénitale importante sur le plan hémodynamique
- Système immunitaire affaibli
- Syndrome de Down
- Fibrose kystique
- Maladie neuromusculaire
- Anomalies congénitales des voies respiratoires
1.1 Pédiatrie
Pédiatrie : L’innocuité et l’efficacité de BEYFORTUS chez les enfants âgés de plus de 24 mois n’ont pas été démontrées. L’innocuité et l’efficacité du nirsévimab chez les nourrissons ayant un poids corporel inférieur à 1,6 kg n’ont pas été démontrées. La posologie chez les nourrissons ayant un poids corporel de 1,0 kg à < 1,6 kg est fondée sur une extrapolation. L’efficacité du nirsévimab chez les nourrissons qui restent vulnérables à l’infection grave au VRS pendant leur première ou deuxième saison du VRS n’a pas été directement établie et est fondée uniquement sur une extrapolation de l’exposition.
Les données disponibles sont limitées chez les nourrissons extrêmement prématurés (âge gestationnel [AG] < 29 semaines) ayant moins de 8 semaines, et il n’y a pas de données cliniques disponibles chez les nourrissons d’âge post-menstruel (âge gestationnel à la naissance plus âge chronologique) de 32 semaines. Les données sont limitées chez les nourrissons atteints de ce qui suit : syndrome de Down (n = 13), fibrose kystique (n = 5), anomalies congénitales des voies respiratoires (n = 9) et maladie neuromusculaire (n = 0; non évaluée dans les études cliniques).
1.2 Gériatrie
Gériatrie (≥ 65 ans) : BEYFORTUS n’est pas indiqué chez les personnes âgées. Aucune donnée n’est disponible pour cette population (voir 7.1.4 Personnes âgées).
2 Contre-indications
BEYFORTUS (nirsévimab injectable) est contre-indiqué chez les personnes ayant des antécédents de réactions d’hypersensibilité graves, y compris l’anaphylaxie, à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6, Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.2 Posologie recommandée et ajustement posologique
Nouveau-nés et nourrissons au début de leur première saison du VRS
La dose recommandée de BEYFORTUS est une dose fixe unique de 50 mg pour les nourrissons de poids corporel < 5 kg et de 100 mg pour les nourrissons de poids corporel ≥ 5 kg, administrée par injection intramusculaire unique. La posologie chez les nourrissons ayant un poids corporel entre 1,0 kg et 1,6 kg est fondée sur une extrapolation. BEYFORTUS doit être administré dès la naissance chez les enfants nés pendant la saison du VRS. Chez les nourrissons nés hors saison, BEYFORTUS doit être administré idéalement avant la prochaine saison du VRS.
Enfants qui restent vulnérables à l’infection grave au VRS au début de leur deuxième saison du VRS
La dose recommandée de BEYFORTUS est une dose unique de 200 mg administrée en deux injections intramusculaires (2 x 100 mg).
Chez les enfants subissant une chirurgie cardiaque avec dérivation cardiopulmonaire, il est recommandé d’administrer une dose supplémentaire après l’opération, dès que l’enfant est stable, afin de s’assurer que les taux sériques de nirsévimab soient suffisants. Si l’administration de la première dose de BEYFORTUS remonte à moins de 90 jours, la dose supplémentaire doit être de 50 mg ou de 100 mg selon le poids corporel pendant la première saison du VRS, et de 200 mg pendant la deuxième saison du VRS. Si plus de 90 jours se sont écoulés depuis l’administration de la première dose, la dose supplémentaire doit être une dose unique de 50 mg, quel que soit le poids corporel, pendant la première saison du VRS et de 100 mg pendant la deuxième saison du VRS, afin de protéger l’enfant jusqu’à la fin de la saison du VRS.
4.4 Administration
BEYFORTUS doit être administré par un professionnel de la santé uniquement.
BEYFORTUS est administré par voie intramusculaire, de préférence dans la partie antérolatérale de la cuisse. Il faut éviter d’injecter le médicament dans le muscle fessier, étant donné le risque d’atteinte du nerf sciatique. Lorsque deux injections sont nécessaires, différents points d’injection doivent être utilisés. Pour obtenir des instructions sur l’utilisation, la manipulation et la mise au rebut, voir la section Mode d’emploi, manipulation et mise au rebut ci-dessous.
Mode d’emploi, manipulation et mise au rebut
Chaque seringue préremplie BEYFORTUS est destinée à un usage unique.
Inspecter visuellement BEYFORTUS avant son administration pour détecter la présence de particules ou une coloration anormale. BEYFORTUS est une solution limpide à opalescente, incolore à jaune. Ne pas injecter BEYFORTUS si le liquide est trouble, s’il a changé de couleur ou s’il contient de grosses particules ou des matières étrangères.
Ne pas utiliser la seringue préremplie BEYFORTUS si elle a été échappée ou endommagée, si le sceau de sécurité sur la boîte a été brisé, ou si la date de péremption (EXP) est passée.
Instructions pour l’administration
BEYFORTUS est offert en seringue préremplie de 50 mg et de 100 mg. Vérifier les étiquettes de la boîte de BEYFORTUS et de la seringue préremplie pour vous assurer que vous avez sélectionné la dose appropriée de 50 mg ou de 100 mg, selon vos besoins.
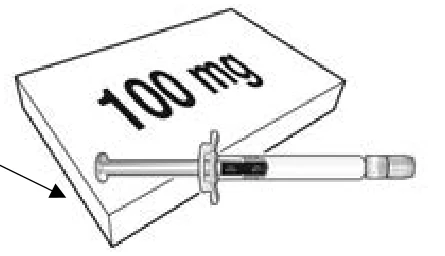
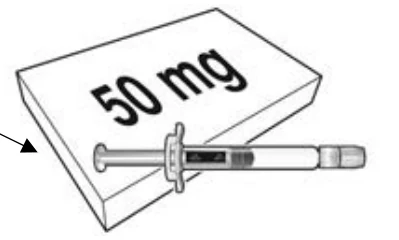
Bleu pâle
Seringue préremplie BEYFORTUS à 50 mg
(50 mg/0,5 mL), munie d’un piston violet
Seringue préremplie BEYFORTUS à 100 mg (100 mg/1 mL), munie d’un piston bleu pâle
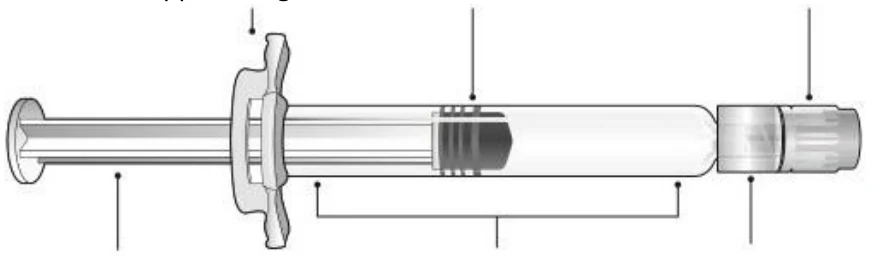
Consulter la Figure 1 pour voir les composants de la seringue préremplie.
Figure 1 : Composants de la seringue de type Luer Lock
Étape 1 : En tenant l’embout Luer Lock d’une main (éviter de tenir la tige du piston ou le corps de la seringue), dévisser le capuchon de la seringue en le tournant dans le sens inverse des aiguilles d’une montre avec l’autre main.
Étape 2 : Fixer une aiguille Luer Lock à la seringue préremplie en tournant doucement l’aiguille dans le sens des aiguilles d’une montre sur la seringue préremplie jusqu’à ce qu’une légère résistance se fasse sentir.
Étape 3 : Tenir le corps de la seringue d’une main et retirer le capuchon de l’aiguille délicatement, en le tirant droit avec l’autre main. Ne pas tenir la tige du piston en retirant le capuchon de l’aiguille, sinon le bouchon de caoutchouc pourrait se déplacer. Ne pas toucher à l’aiguille et ne pas la mettre en contact avec quelque surface que ce soit. Ne pas replacer le capuchon de l’aiguille et ne pas détacher l’aiguille de la seringue.
Étape 4 : Administrer la totalité du contenu de la seringue préremplie BEYFORTUS par injection intramusculaire, de préférence dans la partie antérolatérale de la cuisse. Il faut éviter d’injecter le médicament dans le muscle fessier, étant donné le risque d’atteinte du nerf sciatique.
Étape 5 : Jeter immédiatement la seringue utilisée avec l’aiguille dans un contenant pour objets pointus et tranchants, ou conformément aux exigences locales.
Si deux injections sont nécessaires, répéter les étapes 1 à 5 en utilisant un point d’injection différent. Violet
Appuie-doigts
Bouchon de
caoutchouc
Capuchon de la seringue
Embout Luer Lock Corps de la
seringue
Tige du piston
5 Surdose
On a recensé très peu de cas de surdosage de BEYFORTUS (nirsévimab injectable).
Il n’y a pas de traitement particulier pour un surdosage de BEYFORTUS. En cas de surdose, la personne doit être surveillée pour l’apparition d’effets indésirables et recevoir un traitement symptomatique si nécessaire.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Pour aider à assurer la traçabilité des produits biologiques, y compris des agents biosimilaires, les professionnels de la santé doivent reconnaître l’importance de noter le nom commercial et la dénomination commune (ingrédient actif) ainsi que d’autres indicateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 – Formes posologiques, teneurs et composition
Description des formes posologiques
BEYFORTUS (nirsévimab injectable) est une solution stérile, sans agent de conservation, pour injection intramusculaire.
Conditionnement
Seringue préremplie
BEYFORTUS est offert dans un emballage contenant une seringue préremplie stérile à usage unique, sans aiguille. Chaque seringue préremplie à usage unique contient une solution de 50 mg de nirsévimab dans 0,5 mL (100 mg/mL) ou de 100 mg de nirsévimab dans 1 mL (100 mg/mL) dans une seringue Luer Lock en verre de type I avec joint en silicone et munie d’un bouchon-piston recouvert d’une pellicule de FluroTec.
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/ | ||||
| composition | ||||
| Voie intramusculaire | Solution / 100 mg/mL :
ou
| Chlorhydrate de L-arginine, chlorhydrate de L‑histidine, eau pour injection, L-histidine, polysorbate 80 et saccharose | ||
7 Mises en garde et précautions
Fonction rénale/hépatique
Utilisation chez les personnes atteintes d’affections entraînant une perte de protéines
Chez certaines personnes atteintes d’affections avec perte de protéines, une augmentation de la clairance du nirsévimab a été observée dans les essais cliniques (voir 10.3 Pharmacocinétique, Populations et états pathologiques particuliers). Le nirsévimab peut ne pas offrir le même niveau de protection chez les personnes présentant une perte importante de protéines.
Sensibilité et résistance
Hypersensibilité, y compris anaphylaxie
Des réactions d’hypersensibilité graves ont été signalées après l’administration de BEYFORTUS. L’anaphylaxie a été observée avec des anticorps monoclonaux d’immunoglobuline G1 (IgG1) humaine. En cas d’apparition de signes et de symptômes d’anaphylaxie ou d’une autre réaction d’hypersensibilité cliniquement significative, cesser immédiatement l’administration et instaurer les médicaments appropriés et/ou un traitement de soutien.
Système sanguin et lymphatique
Utilisation chez les enfants présentant des troubles hémorragiques importants sur le plan clinique
Comme toute injection intramusculaire (i.m.), BEYFORTUS (nirsévimab injectable) doit être administré avec prudence aux enfants qui présentent une thrombocytopénie ou un trouble de la coagulation, ou qui sont sous traitement anticoagulant.
7.1 Populations particulières
7.1.1 Grossesse
BEYFORTUS n’est pas indiqué chez les adultes.
7.1.2 Allaitement
BEYFORTUS n’est pas indiqué chez les adultes.
7.1.3 Enfants et adolescents
L’innocuité et l’efficacité de BEYFORTUS chez les enfants âgés de plus de 24 mois n’ont pas été démontrées. L’innocuité et l’efficacité du nirsévimab chez les nourrissons ayant un poids corporel inférieur à 1,6 kg n’ont pas été démontrées. La posologie chez les nourrissons ayant un poids corporel de 1,0 kg à < 1,6 kg est fondée sur une extrapolation. L’efficacité du nirsévimab chez les nourrissons qui restent vulnérables à l’infection grave au VRS pendant leur première ou deuxième saison du VRS n’a pas été directement établie et est fondée uniquement sur une extrapolation de l’exposition.
Les données disponibles sont limitées chez les nourrissons extrêmement prématurés (âge gestationnel [AG] < 29 semaines) ayant moins de 8 semaines, et il n’y a pas de données cliniques disponibles chez les nourrissons d’âge post-menstruel (âge gestationnel à la naissance plus âge chronologique) de 32 semaines. Les données sont limitées chez les nourrissons atteints de ce qui suit : syndrome de Down (n = 13), fibrose kystique (n = 5), anomalies congénitales des voies respiratoires (n = 9) et maladie neuromusculaire (n = 0; non évaluée dans les études cliniques).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : BEYFORTUS n’est pas indiqué chez les adultes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
L’effet indésirable le plus fréquent survenu au cours des 14 jours suivant l’administration de la dose a été l’éruption cutanée, signalée chez 0,7 % des sujets ayant reçu BEYFORTUS et 0,3 % des sujets ayant reçu le placebo. La majorité des cas ont été d’intensité légère ou modérée. De plus, la pyrexie et les réactions au point d’injection ont été signalées respectivement à un taux de 0,5 % et de 0,3 % au cours des 7 jours suivant l’administration de la dose.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Nourrissons nés à terme et prématurés au début de la première saison du VRS
Au total, 2 570 nourrissons nés à terme et prématurés (âge gestationnel [AG] ≥ 29 semaines) ont reçu BEYFORTUS et 1 284 nourrissons ont reçu un placebo au cours de deux études cliniques contrôlées par placebo (étude 3 [dose recommandée] et étude MELODY). Aucun effet indésirable de fréquence supérieure à 1 % n’a été observé (voir 8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents).
Le profil d’innocuité de BEYFORTUS était généralement comparable à celui du placebo chez les nourrissons nés à terme et prématurés (AG ≥ 29 semaines) (données groupées de l’étude 3 et de l’étude MELODY). Les taux globaux de manifestations indésirables (MI), sans égard au lien de causalité, étaient comparables entre BEYFORTUS et le placebo (84,0 % et 82,6 %), et les manifestations indésirables les plus fréquemment rapportées (> 10 % de sujets dans les groupes de traitement) étaient les suivantes : infection des voies respiratoires supérieures (31,8 % vs 29,9 %), rhinopharyngite (19,0 % vs 21,0 %) et pyrexie (11,8 % vs 10,3 %) pour le nirsévimab vs le placebo, respectivement pendant la période post-administration de 360 jours. La majorité des MI étaient d’intensité légère ou modérée. Le taux de manifestations indésirables graves (MIG), sans égard au lien de causalité, étaient comparables entre BEYFORTUS et le placebo (7,6 % et 10,5 %), et les MIG les plus fréquemment rapportées (≥ 0,5 % des sujets dans les groupes de traitement) étaient les suivantes : bronchiolite (1,3 % vs 2,6 %), pneumonie (0,7 % vs 0,9 %), gastroentérite (0,6 % vs 0,4 %), infection des voies respiratoires inférieures (0,6 % vs 0,8 %), bronchite (0,5 % vs 1,0 %), infection des voies urinaires (0,3 % vs 0,5%), bronchiolite causée par le VRS (0,2 % vs 0,9 %) et hernie inguinale (< 0,1 % vs 0,5 %) pour le nirsévimab vs le placebo, respectivement. Il a été déterminé qu’aucune MIG n’était liée à BEYFORTUS.
Nourrissons et enfants vulnérables à l’infection grave au VRS
L’innocuité a été évaluée dans le cadre de l’étude MEDLEY menée chez 918 nourrissons à risque plus élevé de contracter une infection grave au VRS, dont 196 extrêmement prématurés (AG < 29 semaines) et 306 nourrissons atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale au début de leur première saison du VRS, à qui l’on a administré BEYFORTUS (n = 614) ou le palivizumab (n = 304). Le profil d’innocuité de BEYFORTUS administré aux nourrissons au cours de leur première saison d’exposition au VRS a été similaire à celui du palivizumab (produit de comparaison) et conforme à celui de BEYFORTUS chez les nourrissons nés à terme et les prématurés nés à ≥ 29 semaines d’AG (étude 3 et étude MELODY). Lors de l’étude MEDLEY, l’innocuité a également été évaluée chez 220 enfants atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale qui ont reçu BEYFORTUS ou le palivizumab pendant leur première saison du VRS et qui ont ensuite reçu BEYFORTUS au début de leur deuxième saison d’exposition au virus. Le profil d’innocuité de BEYFORTUS chez les enfants qui ont reçu BEYFORTUS au cours de leur première et de leur deuxième saison du VRS (n = 180) a été comparable à celui des enfants qui ont reçu le palivizumab au cours de leur première saison du VRS, puis BEYFORTUS au cours de leur deuxième saison du virus (n = 40). Le profil d’innocuité de BEYFORTUS chez les enfants de ces deux groupes concordait avec le profil d’innocuité de BEYFORTUS observé chez les nourrissons nés à terme et les prématurés nés à ≥ 29 semaines d’AG (étude 3 et étude MELODY), et était également comparable à celui des enfants ayant reçu le palivizumab au cours des deux saisons du VRS.
L’innocuité a également été évaluée lors de l’étude non contrôlée à dose unique MUSIC menée en mode ouvert chez 100 nourrissons et enfants immunodéprimés âgés de ≤ 24 mois ayant reçu BEYFORTUS au cours de leur première ou de leur deuxième saison du VRS. Il s’agissait de sujets présentant au moins l’une des caractéristiques suivantes : immunodéficience (combinée, déficience en anticorps ou autre étiologie) (n = 33); corticothérapie à action générale à forte dose (n = 29); greffe d’organe ou de moelle osseuse (n = 16); chimiothérapie immunosuppressive (n = 20); autre traitement immunosuppresseur (n = 15) et infection par le VIH (n = 8). Le profil d’innocuité de BEYFORTUS administré pendant la première ou la deuxième saison du VRS concordait avec celui attendu chez une population d’enfants dont le système immunitaire est affaibli ainsi qu’avec le profil d’innocuité de BEYFORTUS observé chez des nourrissons nés à terme et des prématurés nés à ≥ 29 semaines d’AG (étude 3 et étude MELODY).
Nourrissons nés à terme et prématurés au début de leur première saison du VRS
L’innocuité de BEYFORTUS a également été évaluée dans l’étude HARMONIE, un essai multicentrique ouvert à répartition aléatoire mené chez 8 034 nourrissons nés à terme et prématurés (AG ≥ 29 semaines) au début de leur première saison du VRS (non admissibles au palivizumab), qui ont reçu du nirsévimab (4 016) ou aucune intervention (4 018) pour la prévention de l’hospitalisation en raison d’une IVRI causée par le VRS. Les participants ont été suivis pendant 365 jours après l’administration de la dose (groupe BEYFORTUS) ou après la répartition aléatoire (groupe sans intervention) pour évaluer l’innocuité. Le profil d’innocuité du nirsévimab administré pendant la première saison du VRS concordait avec le profil d’innocuité du nirsévimab dans les essais contrôlés par placebo (D5290C00003 et étude MELODY).
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Voir 8.2 Effets indésirables observés au cours des études cliniques.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables de BEYFORTUS rapportés chez < 1 % des participants selon l’analyse des données groupées de l’étude 3 (sujets ayant reçu la dose recommandée) et de l’étude MELODY (tous les sujets) sont résumés à la section 8.1 Aperçu des effets indésirables et ci-dessous :
Troubles généraux et anomalies au site d’administration : Réaction au point d’injection (définie par le groupe de termes privilégiés suivants : réaction au point d’injection, douleur au point d’injection, induration au point d’injection, œdème au point d’injection, enflure au point d’injection, survenant dans les 7 jours après l’administration de la dose), pyrexie (survenant dans les 7 jours après l’administration de la dose la fréquence de la pyrexie dans les 7 jours suivant l’administration de la dose étant inférieure chez les participants ayant reçu le nirsévimab comparativement à ceux ayant reçu le placebo)
Troubles de la peau et du tissu sous-cutané : Éruption cutanée (définie par le groupe de termes privilégiés suivants : éruption cutanée, éruption maculopapuleuse, éruption maculaire, survenant dans les 14 jours après l’administration de la dose).
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents
Voir 8.3 Effets indésirables peu fréquents observés au cours des études cliniques.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été identifiés lors de l’utilisation post-approbation de BEYFORTUS. Étant donné que ces réactions sont signalées de façon volontaire à partir d’une population dont on ne connaît pas précisément la taille, il n’est pas toujours possible d’estimer de manière fiable leur fréquence ou d’établir une relation causale avec l’exposition au médicament.
Réactions d’hypersensibilité – fréquence indéterminée (voir 7 Mises en garde et précautions).
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Les anticorps monoclonaux ne présentent généralement pas de risque significatif d’interaction médicamenteuse, car ils n’affectent pas directement les enzymes du cytochrome P450 et ne sont pas des substrats des transporteurs hépatiques ou rénaux. Il est peu probable que le nirsévimab ait des effets indirects sur les enzymes du cytochrome P450 étant donné que sa cible est un virus exogène.
9.3 Interactions médicament-comportement
On n’a pas établi d’interactions avec le comportement.
9.4 Interactions médicament-médicament
Aucune étude officielle portant sur les interactions médicamenteuses n’a été effectuée.
Administration concomitante avec des vaccins
Nous disposons de peu de données sur l’administration concomitante de vaccins. Lors des essais cliniques, le profil d’innocuité et de réactogénicité associé à l’administration concomitante du nirsévimab et des vaccins couramment administrés chez les enfants a été semblable à celui des vaccins administrés seuls chez les enfants. Le nirsévimab peut être administré en concomitance avec les vaccins couramment administrés chez les enfants.
Le nirsévimab ne doit pas être mélangé avec un vaccin dans la même seringue ou le même flacon (voir 12 Instructions particulières de manipulation du produit). Lorsque le nirsévimab est administré en même temps que des vaccins injectables, on doit utiliser des seringues distinctes ainsi que des points d’injection différents.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Le nirsévimab n’interfère pas avec la réaction de transcription inverse et d’amplification en chaîne par polymérase (RT-PCR) ni avec les tests diagnostiques de détection rapide des antigènes du VRS à l’aide d’anticorps disponibles sur le marché qui ciblent le site antigénique I, II ou IV de la protéine de fusion (F) du VRS.
10 Pharmacologie clinique
10.1 Mode d’action
Le nirsévimab, un agent d’immunisation passive, est un anticorps monoclonal humain recombinant de type IgG1κ neutralisant, à longue durée d’action, ciblant la protéine F du VRS dans sa conformation préfusion, et qui a été modifié par une triple substitution d’acides aminés (YTE) dans la région Fc pour prolonger sa demi-vie sérique. Le nirsévimab se lie spécifiquement à un épitope hautement conservé du site antigénique Ø de la protéine dans sa conformation préfusion avec des constantes de dissociation KD = 0,12 nM et KD = 1,22 nM pour les souches de VRS de sous-type A et B, respectivement. Selon une évaluation in vitro, le nirsévimab inhibe l’étape essentielle de la fusion membranaire dans le processus d’entrée virale, ce qui a pour effet de neutraliser le virus et de bloquer la fusion cellulaire.
Le potentiel de protection rapide a été évalué dans un modèle d’infection par le VRS chez le rat des cotonniers à l’aide d’une version du nirsévimab ne contenant pas la modification YTE (IG7). Son administration intramusculaire 1 jour avant l’inoculation du VRS A ou B a fourni une protection complète contre la réplication virale dans les voies respiratoires supérieures et inférieures.
10.2 Pharmacodynamie
Aucune étude pharmacodynamique officielle portant sur le nirsévimab n’a été effectuée.
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques du nirsévimab sont fondées sur les données d’études individuelles et les analyses pharmacocinétiques de population. Les paramètres pharmacocinétiques du nirsévimab étaient environ proportionnels à la dose après l’administration par voie i.m. de doses dans un éventail posologique allant de 25 mg à 50 mg chez les nourrissons et allant de 100 mg à 300 mg chez les adultes.
Tableau 2 – Paramètres pharmacocinétiques du nirsévimab suivant une injection i.m. unique
| Paramètre pharmacocinétique | Valeur | ||||
| Cl (mL/jour)a | 3,42 | ||||
| Vc (mL)a | 216 | ||||
| Vp (mL)a | 261 | ||||
| t½ (jours)b | 71 | ||||
| tmax (jour)c | 6 | ||||
a Paramètres pharmacocinétiques d’un nourrisson type de 5 kg fondés sur une analyse pharmacocinétique de population; Cl = clairance, Vc = volume central de distribution, Vp = volume périphérique de distribution
b Demi-vie moyenne, t½, pour les nourrissons nés à terme et prématurés tardifs fondée sur les paramètres pharmacocinétiques individuels de population
c Temps écoulé avant l’atteinte de la concentration maximale, tmax, rapporté sous forme de médiane à partir de données observées chez les adultes dans une étude de phase I suivant l’administration d’une dose unique par voie i.m.
Tableau 3 – Expositions d’une dose unique pour voie i.m. du nirsévimab
| Cmax (µg/mL) | ASC0-365 (mg*jour/mL) | |||||
| Saison 1, 50/100 mga | 120 [82–294] | 12 [8–20] | ||||
| Saison 2, 200 mgb | 194 | 21,5 | ||||
a Expositions moyennes chez les nourrissons nés à terme et prématurés tardifs fondées sur les paramètres pharmacocinétiques individuels de population; [plage d’expositions moyennes pour tout l’éventail de poids corporel de 1 kg à 11 kg, prédite selon un modèle pharmacocinétique de population]
b Expositions moyennes chez les enfants atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale recevant une deuxième dose de nirsévimab dans la saison 2, dérivées des paramètres pharmacocinétiques individuels de population
Cmax = concentration maximale; ASC0-365 = aire sous la courbe de la concentration en fonction du temps de 0 à 365 jours suivant la dose
Absorption : D’après les résultats d’une analyse pharmacocinétique de population, la demi-vie d’absorption estimée du nirsévimab après l’administration par voie i.m. est de 1,7 jour et la biodisponibilité absolue estimée est de 84 %. La médiane du temps écoulé avant l’atteinte de la concentration maximale est de 6 jours (plage : 1 à 28 jours).
Distribution : D’après les résultats d’une analyse pharmacocinétique de population, les volumes de distribution centrale et périphérique estimés du nirsévimab sont respectivement de 216 mL et de 261 mL pour un nourrisson de 5 kg.
Métabolisme : Le nirsévimab est un anticorps monoclonal de type IgG1κ humain qui est dégradé par des enzymes protéolytiques largement distribuées dans le corps, mais non métabolisé par les enzymes hépatiques.
Élimination : Comme les anticorps monoclonaux classiques, le nirsévimab est éliminé par catabolisme intracellulaire et il n’y a aucun signe d’élimination faisant intervenir la cible aux doses testées cliniquement.
D’après les résultats d’une analyse pharmacocinétique de population, la clairance estimée du nirsévimab est de 3,42 mL/jour pour un nourrisson de 5 kg et la demi-vie terminale est d’environ 71 jours.
Durée de l’effet : Dans l’étude MELODY et l’étude 3, les nourrissons au début de leur première saison du VRS et recevant le nirsévimab présentaient des niveaux d’anticorps de neutralisation du VRS plus de 50 fois supérieurs à ceux observés au départ au jour 151, et environ 7 fois supérieurs au départ, et supérieurs au placebo au jour 360. Selon les données cliniques et pharmacocinétiques, la durée minimale de la protection offerte par une dose unique de BEYFORTUS est d’au moins 5 mois.
À la suite d’une administration i.m. du nirsévimab chez les adultes, les niveaux sériques d’anticorps de neutralisation du VRS étaient environ 4 fois plus élevés que ceux observés au départ 8 heures après la dose de nirsévimab, et les concentrations maximales ont été atteintes au jour 6.
Approche d’extrapolation pharmacocinétique
Dans l’étude 3 et l’étude MELODY (principale cohorte), on a observé une corrélation positive entre l’ASC sérique (basée sur la clairance au départ; ASCCldépart) supérieure à 12,8 mg*jour/mL et une réduction du risque d’infection des voies respiratoires inférieures (IVRI) nécessitant des soins médicaux (SM) causée par le VRS. Le schéma posologique recommandé, soit l’administration d’une dose de 50 mg ou de 100 mg par voie i.m. chez les nourrissons au cours de leur première saison du VRS et une dose de 200 mg par voie i.m. chez les enfants au début de leur deuxième saison du VRS, a été choisi en fonction de ces résultats. D’après les résultats d’une analyse pharmacocinétique de population issus des études MEDLEY et MUSIC, > 80 % des nourrissons/enfants à risque plus élevé de contracter une infection grave au VRS, y compris les nourrissons extrêmement prématurés (AG < 29 semaines) au début de leur première saison du VRS et les enfants atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale ou ayant un système immunitaire affaibli au début de leur première ou deuxième saison du VRS, ont présenté des expositions au nirsévimab associées à une protection contre le VRS (ASCCldépart sérique supérieure à 12,8 mg*j/mL) suivant une dose unique.
Populations et états pathologiques particuliers
Enfants et adolescents (≤ 24 mois) :
Nourrissons et enfants vulnérables à l’infection grave au VRS : Selon l’analyse pharmacocinétique de population, la pneumopathie chronique ou la cardiopathie congénitale n’ont pas eu d’influence significative sur la pharmacocinétique du nirsévimab. Les concentrations sériques observées au jour 151 chez les nourrissons atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale correspondaient à celles observées chez des nourrissons en bonne santé.
Selon l’analyse pharmacocinétique de population, chez les extrêmement prématurés (AG < 29 semaines) au début de leur première saison du VRS et chez les enfants atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale au début de leur première ou de leur deuxième saison du VRS, les critères d’acceptation pour l’extrapolation ont été satisfaits; > 80 % des nourrissons et des enfants ont obtenu une exposition au nirsévimab associée à une protection contre l’infection au VRS après une seule dose.
Dans l’étude MUSIC, 75 % (72/96) des nourrissons/enfants immunodéprimés qui entrent dans leur première ou deuxième saison du VRS ont obtenu des expositions au nirsévimab associées à la protection contre le VRS, sur la base d’une analyse pharmacocinétique de population. À l’exclusion de 14 enfants atteints d’affections entraînant une perte de protéines, comme en témoigne une clairance accrue du nirsévimab, 87 % (71/82) ont obtenu une exposition au nirsévimab associée à une protection contre le VRS.
- Personnes âgées (≥ 65 ans) : Le nirsévimab n’est pas indiqué chez les adultes.
- Origine ethnique : D’après les résultats d’une analyse pharmacocinétique de population, il n’y a pas eu d’effet cliniquement pertinent de la race et de l’origine ethnique sur la pharmacocinétique du nirsévimab.
- Insuffisance hépatique : Les anticorps monoclonaux IgG ne sont pas principalement éliminés par la voie hépatique. Cependant, chez certaines personnes atteintes d’une maladie hépatique chronique, qui peut être associée à une perte de protéines, une augmentation de la clairance du nirsévimab a été observée dans les essais cliniques.
- Insuffisance rénale : En tant qu’anticorps monoclonal IgG typique, le nirsévimab n’est pas éliminé par voie rénale en raison de son poids moléculaire élevé, les modifications de la fonction rénale ne devraient pas influencer la clairance du nirsévimab. Cependant, chez une personne atteinte du syndrome néphrotique, une augmentation de la clairance du nirsévimab a été observée lors des essais cliniques.
- Poids corporel : La clairance et le volume de distribution du nirsévimab augmentent avec une hausse du poids corporel.
10.4 Immunogénicité
Comme c’est le cas pour toutes les protéines thérapeutiques, il existe un risque d’immunogénicité. La détection de la formation d’anticorps dépend grandement de la sensibilité et de la spécificité du test utilisé. De plus, la fréquence de production d’anticorps (y compris les anticorps neutralisants) observée dans un test peut être influencée par plusieurs facteurs, tels que la méthode d’analyse, la manipulation des échantillons, le moment du prélèvement des échantillons, les médicaments concomitants et la population d’enfants étudiée. C’est pourquoi il peut être trompeur de comparer la fréquence d’apparition d’anticorps ciblant le nirsévimab à la fréquence d’apparition d’anticorps dirigés contre d’autres produits.
Au cours de l’étude 3 et de l’étude MELODY, des anticorps anti-nirsévimab ont été détectés durant la période de 361 jours suivant l’administration chez 148/2 493 (5,9 %) nourrissons ayant reçu une dose unique de nirsévimab selon le schéma posologique recommandé, et 110/2 404 (4,6 %) d’entre eux ont obtenu un résultat positif au test de dépistage d’anticorps anti-médicament (AAM) dirigés contre le domaine YTE. Dans l’étude MELODY, 26/1 876 (1,4 %) nourrissons ont obtenu un résultat positif au test de dépistage d’anticorps neutralisant le nirsévimab.
Chez les nourrissons de l’étude MEDLEY ayant reçu une dose unique de nirsévimab au cours de leur première saison du VRS, des anticorps anti-nirsévimab ont été détectés chez 32/587 (5,5 %) nourrissons au cours des 361 jours suivant l’administration de la dose. Des anticorps neutralisant le nirsévimab ont été détectés chez 2/564 (0,4 %) nourrissons et chez 29/564 (5,1 %) des nourrissons ayant obtenu un résultat positif au test de dépistage d’AAM dirigés contre le domaine YTE.
Sur les 180 nourrissons qui ont reçu du nirsévimab pendant deux saisons consécutives du VRS, 8/180 (4,4 %) nourrissons et 13/180 (7,2 %) nourrissons sont devenus positifs aux AAM pour la première fois pendant les première et deuxième saisons du VRS, respectivement. Un seul sujet a obtenu un résultat positif pour les AAM pendant les deux saisons du VRS. Au cours de la deuxième saison du VRS, 8/180 (4,4 %) enfants sont devenus positifs aux AAM anti-YTE et un des enfants avait également des anticorps neutralisants. Pour les nourrissons/enfants recevant du nirsévimab pendant leur première ou deuxième saison du VRS dans l’étude MUSIC, des anticorps anti-nirsévimab ont été détectés chez 11/97 (11,3 %) des enfants pendant la période post-administration de 361 jours. Des anticorps neutralisants contre le nirsévimab ont été détectés chez 1/97 (1,0 %) des enfants et 11/97 (11,3 %) des enfants ont obtenu un résultat positif pour les AAM contre le domaine YTE.
La production d’AAM dirigés contre le nirsévimab semble n’avoir aucun effet d’importance clinique sur son élimination (jusqu’à 5 mois), son efficacité ou son innocuité.
11 Conservation, stabilité et mise au rebut
Conserver au réfrigérateur (2 à 8 °C). Conserver la seringue préremplie dans l’emballage extérieur pour protéger le médicament de la lumière.
BEYFORTUS peut être conservé à la température ambiante (20 à 25 °C) pendant une période maximale de 48 heures à condition de ne pas être exposé à la lumière. Une fois sorti du réfrigérateur, BEYFORTUS doit être utilisé dans les 48 heures ou jeté.
Ne pas congeler, agiter ou exposer à la chaleur.
Pour la mise au rebut, voir 4.4 Administration.
12 Instructions particulières de manipulation du produit
En l’absence d’études de compatibilité, ce produit médicinal ne doit pas être mélangé avec d’autres produits médicinaux.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : nirsévimab
Caractéristiques du produit : Le nirsévimab est un anticorps monoclonal de type IgG1κ humain composé de deux chaînes lourdes identiques et de deux chaînes légères identiques (~150 kDa). Le domaine CH2 de la chaîne lourde du nirsévimab a été modifié pour contenir trois substitutions d’acides aminés appelées YTE. Le nirsévimab contient des oligosaccharides complexes biantennaires principalement N-liés à chaque chaîne lourde. Les domaines Fab du nirsévimab se lient spécifiquement à la conformation préfusion de la protéine de fusion (F) du VRS pour prévenir l’infection des cellules humaines. Le domaine Fc contenant les trois substitutions d’acides aminés possède une plus grande affinité pour le récepteur Fc néonatal (FcRn), ce qui prolonge ainsi la demi-vie sérique du nirsévimab.
Caractéristiques du produit :
Le nirsévimab est un anticorps monoclonal de type immunoglobuline G1 kappa (IgG1κ) humain produit dans des cellules ovariennes de hamster chinois (CHO) par la technologie de l’ADN recombinant. Le produit pharmaceutique est fourni sous forme de solution stérile, sans agent de conservation, limpide à opalescente et incolore à jaune, pour injection intramusculaire.
14 Études cliniques
14.1 Études cliniques par indication
Prévention des infections des voies respiratoires inférieures par le virus respiratoire syncytial
Tableau 4 – Résumé des données démographiques des participants dans les études cliniques sur la prévention des infections des voies respiratoires inférieures par le virus respiratoire syncytial
| Nº de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | |||||||
| d’administration et | ||||||||||||
| durée | ||||||||||||
| D5290C00003 (Étude 3) | Étude de phase IIb, à | BEYFORTUS : dose unique de 50 mg par voie i.m. Placebo : dose unique par voie i.m. | Nbre total de patients répartis | 3,3 mois (plage : 0,1 à 11,9 mois) | Filles : 48 % | |||||||
| répartition aléatoire, à | au hasard/ayant reçu une dose : | |||||||||||
| double insu et contrôlée | 1 453/1 447 BEYFORTUS : | |||||||||||
| par placebo, visant à | 969/968a (dont 570 [572] | |||||||||||
| évaluer l’innocuité et | nourrissons de poids corporel | |||||||||||
| l’efficacité contre | < 5 kg répartis au hasard pour | |||||||||||
| l’infection au VRS chez les | recevoir [ayant reçu] la dose | |||||||||||
| nourrissons prématurés | recommandée) | |||||||||||
| en bonne santé | Placebo : 484/479 | |||||||||||
| D5290C00004 (MELODY)b | Étude de phase III, à | BEYFORTUS : dose unique de 50 mg ou de 100 mg par voie i.m. Placebo : dose unique par voie i.m. | Nbre total de patients répartis au hasard/ayant reçu une dose : Tous les sujets : 3 012/2 994 BEYFORTUS : 2 009/1 998 Placebo : 1 003/996 | Tous les sujets : 2,9 mois (plage : 0,0 à 14,0 mois) | Tous les sujets : Filles : 48 % | |||||||
| répartition aléatoire, à | ||||||||||||
| double insu et contrôlée | ||||||||||||
| par placebo, visant à | ||||||||||||
| évaluer l’innocuité et | ||||||||||||
| l’efficacité contre | ||||||||||||
| l’infection au VRS chez les | ||||||||||||
| nourrissons nés à terme | ||||||||||||
| et les prématurés tardifs | ||||||||||||
| D5290C00005 (MEDLEY)c | Étude de phase II/III, à | t t | Saison 1 du VRS : BEYFORTUS : Dose unique de 50 mg ou de 100 mg par voie i.m. suivie de 4 doses mensuelles de placebo par voie i.m. Palivizumab : 15 mg/kg par voie i.m. (5 doses mensuelles) Saison 2 du VRS : BEYFORTUS : dose unique de 200 mg par voie i.m. suivie de 4 doses mensuelles de placebo par voie i.m. Palivizumab : 15 mg/kg par voie i.m. (5 doses mensuelles) | Nbre total de patients répartis au hasard/ayant reçu une dose : Saison 1 du VRS : (complète, jusqu’au jour 361) : 925/918 BEYFORTUS : 616/614; comprenant les prématurés : 407/406 Palivizumab : 309/304; comprenant les prématurés : 208/206 Saison 2 du VRS : (complète, au moins jusqu’au jour 151) : Cohorte de sujets atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale BEYFORTUS/BEYFORTUS : 180/180 Palivizumab/BEYFORTUS : 40/40 Palivizumab/palivizumab : 42/42 | Saison 1 du VRS : 3,9 mois (plage : 0,07 à 12,3 mois) Saison 2 du VRSd : 4,8 mois (plage : 0,2 à 11,1 mois) | Saison 1 du VRS : Filles : 46,5 % Saison 2 du VRS : Filles : 42,4 % | |
| répartition aléatoire, à | |||||||
| double insu et contrôlée | |||||||
| par le palivizumab, visant | |||||||
| à évaluer l’innocuité et | |||||||
| l’efficacité descriptive | |||||||
| contre l’infection au VRS | |||||||
| chez les enfants à risque | |||||||
| plus élevé de contracter | |||||||
| une infection grave au | |||||||
| VRS, notamment les | |||||||
| nourrissons prématurés e | |||||||
| les nourrissons atteints | |||||||
| d’une pneumopathie | |||||||
| chronique des prématurés | |||||||
| ou d’une cardiopathie | |||||||
| congénitale d’importance | |||||||
| sur le plan | |||||||
| hémodynamique au débu | |||||||
| de | |||||||
| leur première saison du | |||||||
| VRS, et les enfants à | |||||||
| risque plus élevé, dont | |||||||
| ceux atteints d’une | |||||||
| pneumopathie chronique | |||||||
| ou d’une cardiopathie | |||||||
| congénitale, pendant leur | |||||||
| deuxième saison du VRS |
| Nº de l’essai | Plan de l’essai | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | |||||
| d’administration et | ||||||||||
| durée | ||||||||||
| HARMONIE | Étude de phase IIIb, | BEYFORTUS : dose unique de 50 mg ou de 100 mg par voie i.m. Absence d’intervention : aucune intervention préventive pour le VRS | Nbre total de patients répartis au hasard/ ayant reçu une dose : 8 057/8 016 BEYFORTUS : 4 038/4 015 Absence d’intervention : 4 019/4 001 | Tous les sujets : 4,51 mois (plage : 0,0 à 12,0 mois) | Tous les sujets : Filles : 47,9 % | |||||
| multicentrique, ouverte, | ||||||||||
| à répartition aléatoire et | ||||||||||
| à deux groupes parallèles | ||||||||||
| visant à évaluer | ||||||||||
| l’efficacité et l’innocuité | ||||||||||
| du nirsévimab par | ||||||||||
| rapport à l’absence | ||||||||||
| d’intervention pour la | ||||||||||
| prévention des | ||||||||||
| hospitalisations pour une | ||||||||||
| infection des voies | ||||||||||
| respiratoires inférieures | ||||||||||
| (IVRI) causée par le VRS | ||||||||||
| chez des nourrissons en | ||||||||||
| bonne santé | ||||||||||
a L’analyse finale de l’étude 3 a été réalisée à partir des données de tous les sujets répartis aléatoirement recueillies au cours des 360 jours suivant l’administration de la dose, lorsque tous les sujets avaient effectué la dernière visite de l’étude. Deux sujets répartis aléatoirement dans le groupe placebo ont reçu par erreur BEYFORTUS et ont été inclus dans le groupe de la population traitée par BEYFORTUS.
b Les résultats de la cohorte principale de l’étude MELODY proviennent de données obtenues au cours des 510 jours suivant l’administration de la dose
(DLCD : 9 août 2021); les résultats de la cohorte d’évaluation de l’innocuité de l’étude MELODY proviennent de données obtenues pendant au moins 150 jours après l’administration de la dose (DLCD : 31 mars 2022).
c Les résultats de la saison 1 du VRS pour l’ensemble de la population de l’étude MEDLEY (cohortes de prématurés et de nourrissons atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale) proviennent de données obtenues pendant au moins 360 jours après l’administration de la première dose de la saison 1 (DLCD : 30 avril 2022); les résultats de la saison 2 du VRS de la cohorte de nourrissons atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale proviennent de données obtenues durant au moins 150 jours après la première dose de la saison 2 (DLCD : 30 avril 2022).
d Âge moyen au moment de la répartition aléatoire au début de la saison 1 des 262 sujets atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale qui ont poursuivi leur participation à la phase de la saison 2 de l’étude MEDLEY.
AAM = Anticorps anti-médicament; DLCD = date limite de collecte des données; i.m. = intramusculaire; VRS = virus respiratoire syncytial; AG = âge gestationnel.
Les principales données démographiques et caractéristiques initiales des sujets de l’étude MELODY, de l’étude 3 et de l’étude MEDLEY sont résumées au Tableau 5 et Tableau 6. Dans ces études, les données démographiques et les caractéristiques initiales de ces sujets étaient semblables entre les groupes nirsévimab et les groupes ayant reçu le produit de comparaison, et les populations étudiées étaient représentatives de la population ciblée, à savoir tous les nourrissons au cours de leur première saison du VRS et les enfants qui restent vulnérables à une infection grave au VRS au cours de leur deuxième saison du VRS, notamment les extrêmement prématurés et les nourrissons et enfants jusqu’à l’âge de 24 mois atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale.
Tableau 5 – Résumé de certaines données démographiques et caractéristiques initiales –
Étude MELODY (cohorte principale), étude MELODY (tous les sujets), étude 3 (dose recommandée) et étude 3
| Statistiques | Nourrissons nés à terme et prématurés tardifs nés à ≥ 35 semaines d’AG | Nourrissons très prématurés et modérément prématurés nés à ≥ 29 et < 35 semaines d’AG | ||
Étude MELODY (cohorte principale)b | Étude MELODY (tous les sujets) | Étude 3 (dose recommandée)c | Étude 3 | |
Total (N = 1 490) | Total (N = 3 012) | Total (N = 860) | Total (N = 1 453) | |
| Race, n (%)a | ||||
| Amérindienne ou autochtone de l’Alaska | 83 (5,6) | 144 (4,8) | 0 | 1 (0,1) |
| Asiatique | 54 (3,6) | 159 (5,3) | 9 (1,0) | 15 (1,0) |
| Noire ou Afro-Américaine | 422 (28,4) | 437 (14,5) | 160 (18,6) | 256 (17,6) |
| Natif d’Hawaï ou d’une autre île du Pacifique | 11 (0,7) | 23 (0,8) | 9 (1,0) | 11 (0,8) |
| Blanche | 796 (53,5) | 1 593 (52,9) | 601 (70,0) | 1 048 (72,2) |
| Groupe de poids au jour 1, n (%) | ||||
| a < 2,5 kg | 37 (2,5) | 73 (2,4) | 246 (28,6) | 246 (17,0) |
| b < 5 kg | 595 (40,0) | 1 192 (39,6) | 860 (100,0) | 860 (59,5) |
| ≥ 5 kg | 893 (60,0) | 1 817 (60,4) | 0 | 585 (40,9) |
| Groupe d’âge gestationnel, n (%) | ||||
| < 29 semaines | S.O. | S.O. | S.O. | S.O. |
| ≥ 29 à < 32 semaines | S.O. | S.O. | 189 (22,2) | 294 (20,3) |
| ≥ 32 à < 35 semaines | S.O. | S.O. | 664 (77,8) | 1 152 (79,7) |
| ≥ 35 à < 37 semaines | 208 (14,0) | 361 (12,0) | S.O. | S.O. |
| ≥ 37 semaines | 1 280 (86,0) | 2 649 (88,0) | S.O. | S.O. |
a Chaque catégorie de race compte les sujets qui n’ont choisi que cette catégorie.
b Étude MELODY (principale cohorte) : Tous les sujets répartis aléatoirement au cours des 510 jours suivant l’administration (date limite de collecte des données : 9 août 2021).
c Étude 3 (dose recommandée) : Tous les sujets répartis aléatoirement qui ont reçu la dose recommandée de nirsévimab (c.-à-d. excluant les sujets dont le poids était ≥ 5 kg au moment de l’administration). S.O. = sans objet; AG = âge gestationnel.
Tableau 6 – Résumé de certaines données démographiques et caractéristiques initiales –
Étude MEDLEY (saison 1 du VRS) et MEDLEY (saison 2 du VRS)
| Statistiques | Nourrissons et enfants à risque plus élevé de contracter une infection grave au VRS | |
| Étude MEDLEY Saison 1 du VRS | Étude MEDLEY Saison 2 du VRS (cardiopathie congénitale et pneumopathie chronique) | |
| Total (N = 925) | Total (N = 262) | |
| Race, n (%)a | ||
| Amérindienne ou autochtone de l’Alaska | 16 (1,7) | 0 (0,0) |
| Asiatique | 50 (5,4) | 15 (5,7) |
| Noire ou Afro-Américaine | 88 (9,5) | 12 (4,6) |
| Natif d’Hawaï ou d’une autre île du Pacifique | 5 (0,5) | 1 (0,4) |
| Blanche | 732 (79,2) | 225 (85,9) |
| Groupe de poids au jour 1, n (%) | ||
| < 5 kg | 518 (56,5) | NÉ |
| ≥ 5 kg | 399 (43,5) | NÉ |
| < 7 kg | NÉ | 6 (2,3) |
| < 10 kg | NÉ | 147 (56,1) |
| Groupe d’âge gestationnel, n (%) | ||
| < 29 semaines | 200 (21,6) | 103 (39,3) |
| ≥ 29 à < 32 semaines | 199 (21,5) | 43 (16,4) |
| ≥ 32 à < 35 semaines | 388 (41,9) | 36 (13,7) |
| ≥ 35 semaines | 138 (14,9) | 80 (30,5) |
Présence de cardiopathie congénitale et de pneumopathie chronique, n (%) | ||
| Pneumopathie chronique | 217 (23,5) | 189 (72,1) |
| Cardiopathie congénitale | 104 (11,2) | 81 (30,9) |
a Chaque catégorie de race compte les sujets qui n’ont choisi que cette catégorie.
NÉ = non évalué; VRS = virus respiratoire syncytial
L’efficacité et l’innocuité de BEYFORTUS ont été évaluées dans l’étude 3 et l’étude MELODY pour la prévention de l’infection des voies respiratoires inférieures nécessitant des soins médicaux (IVRI-SM) causée par le VRS chez les nourrissons nés à terme et les prématurés (AG ≥ 29 semaines) au début de leur première saison du VRS. L’innocuité et la pharmacocinétique de BEYFORTUS ont également été évaluées dans l’étude MEDLEY menée chez les nourrissons à risque plus élevé de contracter une infection grave au VRS, notamment les nourrissons extrêmement prématurés (AG < 29 semaines) et les nourrissons atteints d’une pneumopathie chronique des prématurés ou d’une cardiopathie congénitale importante sur le plan hémodynamique au début de leur première saison du VRS, et les enfants atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale au début de leur deuxième saison du VRS.
L’innocuité et les propriétés pharmacocinétiques de BEYFORTUS ont aussi été évaluées lors d’une étude multicentrique en mode ouvert, non contrôlée et à dose unique (MUSIC) menée chez des enfants âgés de ≤ 24 mois dont le système immunitaire était affaibli.
Au cours de l’étude 3, un total de 1 453 nourrissons très prématurés et modérément prématurés (AG ≥ 29 à < 35 semaines) au début de leur première saison du VRS ont été répartis au hasard (2:1) pour recevoir une dose unique de 50 mg de BEYFORTUS ou un placebo par voie i.m.
Au cours de l’étude MELODY (cohorte principale), un total de 1 490 nourrissons nés à terme et de prématurés tardifs (nés à ≥ 35 semaines d’AG) débutant leur première saison du VRS ont été répartis au hasard (2:1) pour recevoir une dose unique de BEYFORTUS (50 mg pour un poids corporel < 5 kg ou 100 mg pour un poids corporel ≥ 5 kg au moment de l’administration) ou un placebo par voie i.m. Des nourrissons ont été admis à l’étude MELODY après l’analyse principale, et au total, 3 012 d’entre eux (l’ensemble des sujets) ont été répartis au hasard pour recevoir BEYFORTUS (n = 2 009) ou un placebo (n = 1 003).
Le principal critère d’évaluation de l’étude 3 et de l’étude MELODY (cohorte principale) était la fréquence des IVRI par le VRS confirmées par RT-PCR ayant nécessité des soins médicaux (y compris l’hospitalisation), essentiellement des bronchiolites ou des pneumonies, au cours des 150 jours suivant l’administration de la dose. Les signes d’IVRI étaient définis par la présence à l’examen physique d’au moins un symptôme indiquant une atteinte des voies respiratoires inférieures (p. ex. rhonchus, râles, crépitements ou respiration sifflante), et d’au moins un signe de gravité clinique (augmentation de la fréquence respiratoire, hypoxémie, insuffisance respiratoire hypoxique aiguë, apnée d’apparition récente, battement des ailes du nez, tirage, grognement ou déshydratation due à une détresse respiratoire). La fréquence d’hospitalisation des nourrissons ayant présenté une IVRI-SM causée par le VRS ainsi qu’une IVRI-SM très grave causée par le VRS a été évaluée dans les deux études. L’hospitalisation en raison d’une infection au VRS était définie comme une hospitalisation pour une IVRI accompagnée d’un résultat positif au test de dépistage du VRS, ou comme une aggravation de la fonction respiratoire accompagnée d’un résultat positif au test de dépistage du VRS chez un patient déjà hospitalisé. L’IVRI-SM très grave causée par le VRS était définie comme une IVRI-SM causée par le VRS ayant entraîné l’hospitalisation et le besoin d’oxygène d’appoint ou de liquides intraveineux.
L’étude MEDLEY a été menée chez 925 nourrissons à risque plus élevé de contracter une infection au VRS grave, notamment les nourrissons atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale et les prématurés nés à < 35 semaines d’AG, au début de leur première saison du VRS. Les nourrissons ont été répartis au hasard pour recevoir (2:1) une dose unique de BEYFORTUS (50 mg pour
un poids corporel < 5 kg ou 100 mg pour un poids corporel ≥ 5 kg au moment de l’administration) suivie de 4 doses mensuelles de placebo par voie i.m., ou 5 doses mensuelles de 15 mg/kg de palivizumab par voie i.m.
Les enfants âgés de ≤ 24 mois atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale présentant un risque plus élevé d’infection au VRS ont continué de participer à l’étude pendant une deuxième saison du VRS. Ceux qui ont reçu BEYFORTUS au cours de leur première saison du VRS ont reçu une deuxième dose unique de 200 mg de BEYFORTUS au début de leur deuxième saison (n = 180), suivie de 4 doses mensuelles de placebo par voie i.m. Les enfants qui ont reçu le palivizumab au cours de leur première saison du VRS ont de nouveau été répartis au hasard (1:1) dans les groupes BEYFORTUS ou palivizumab au début de leur deuxième saison du VRS. Les enfants du groupe BEYFORTUS (n = 40) ont reçu une dose fixe unique de 200 mg suivie de 4 doses mensuelles de placebo par voie i.m. Les enfants du groupe palivizumab (n = 42) ont reçu 5 doses mensuelles de 15 mg/kg de palivizumab par voie i.m. Les données démographiques et caractéristiques initiales des sujets étaient comparables entre les groupes BEYFORTUS/BEYFORTUS, palivizumab/BEYFORTUS et palivizumab/palivizumab.
Au cours de l’étude HARMONIE, un total de 8 058 nourrissons nés à terme et prématurés (AG ≥ 29) au début ou au cours de leur première saison du VRS ont été répartis au hasard pour recevoir une dose unique de BEYFORTUS (50 mg pour un poids corporel < 5 kg ou 100 mg pour un poids corporel ≥ 5 kg au moment de l’administration) par voie i.m ou aucune intervention (norme de soins au moment de l’étude). L’essai a été mené en contexte réel au Royaume-Uni (51 % des participants), en France (27 %) et en Allemagne (22 %). Lors de la répartition, l’âge médian était de 4 mois (plage : 0 à 12 mois). 48,6 % des nourrissons étaient âgés de ≤ 3 mois; 23,7 % étaient âgés de > 3 à ≤ 6 mois; et 27,7 % étaient âgés de > 6 mois. Parmi ces nourrissons, 52,1 % étaient des garçons et 47,9 % étaient des filles. La moitié des nourrissons sont nés pendant la saison du VRS. La plupart des participants étaient des nourrissons nés à terme, avec un âge gestationnel à la naissance ≥ 37 semaines (85,2 %).
Le principal critère d’évaluation de l’étude HARMONIE était la fréquence globale d’hospitalisation en raison d’une IVRI causée par le VRS tout au long de la saison du VRS chez les nourrissons nés à terme et prématurés causée par une infection par le VRS confirmée. L’efficacité du nirsévimab dans la prévention de l’hospitalisation en raison d’une IVRI causée par le VRS par rapport à l’absence d’intervention pour le VRS a été estimée en tenant compte du temps de suivi pour imiter l’utilisation en contexte réel. Le suivi médian des participants pour l’évaluation de l’efficacité était de 2,3 mois (plage : 0 à 7,0 mois) dans le groupe recevant le nirsévimab et de 2,0 mois (plage : 0 à 6,8 mois) dans le groupe sans intervention.
Résultats des études
L’efficacité de BEYFORTUS contre l’IVRI-SM causée par le VRS dans l’étude 3 et l’étude MELODY (cohorte principale) chez les nourrissons nés à terme et les prématurés (AG ≥ 29 semaines) au début de leur première saison du VRS en lien avec le principal critère d’évaluation est présentée au Tableau 7.
Tableau 7 – Analyse du principal critère d’évaluation : Efficacité contre l’IVRI-SM causée par le VRS chez les nourrissons nés à terme et les prématurés au cours des 150 jours suivant l’administration de la dose, étude 3 et étude MELODY (cohorte principale)
| Groupe | Traitement | N | Fréquence % (n) | Efficacitéa (IC à 95 %)a |
| Nourrissons très prématurés et modérément prématurés nés à ≥ 29 et < 35 semaines d’âge gestationnel (étude 3) | BEYFORTUS | 969 | 2,6 (25) | 70,1 % (52,3; 81,2) p < 0,0001b |
| Placebo | 484 | 9,5 (46) | ||
Nourrissons nés à terme et prématurés tardifs nés à ≥ 35 semaines d’âge gestationnel (cohorte principale de l’étude MELODY) | BEYFORTUS | 994 | 1,2 (12) | 74,5 % (49,6; 87,1) p < 0,0001b |
| Placebo | 496 | 5,0 (25) |
a Fondée sur la réduction du risque relatif par rapport au placebo. La réduction du risque relatif et l’IC à 95 % ont été calculés à l’aide d’un modèle de régression de Poisson modifié montrant une variance importante et incluant des facteurs de stratification (hémisphère et âge lors de la répartition aléatoire). b Statistiquement significatif.
L’efficacité de BEYFORTUS contre l’IVRI-SM causée par le VRS ayant entraîné l’hospitalisation dans l’étude 3 et l’étude MELODY (tous les sujets) chez les nourrissons nés à terme et les prématurés (AG ≥ 29 semaines) au début de leur première saison du VRS en lien avec le critère d’évaluation secondaire est présentée au Tableau 8.
Tableau 8 – Analyse du critère d’évaluation secondaire : Efficacité contre l’IVRI-SM causée par le VRS ayant entraîné l’hospitalisation chez les nourrissons nés à terme et les prématurés au cours des 150 jours suivant l’administration de la dose, étude 3 et étude MELODY (tous les sujets)
| Groupe | Traitement | N | Fréquence % (n) | Efficacitéa (IC à 95 %) |
| Nourrissons très prématurés et modérément prématurés nés à ≥ 29 et < 35 semaines d’âge gestationnel (étude 3) | BEYFORTUS | 969 | 0,8 (8) | 78,4 % (51,9 à 90,3) |
| Placebo | 484 | 4,1 (20) | ||
Nourrissons nés à terme et prématurés tardifs nés à ≥ 35 semaines d’âge gestationnel (tous les sujets de l’étude MELODY) | BEYFORTUS | 2 009 | 0,4 (9) | 76,8 % (49,4 à 89,4) |
| Placebo | 1 003 | 2,0 (20) |
a Fondée sur la réduction du risque relatif par rapport au placebo.
Selon une analyse exploratoire groupée des données de l’étude 3 (dose recommandée) et de l’étude MELODY (cohorte principale), l’efficacité de BEYFORTUS contre l’IVRI-SM causée par le VRS, l’IVRI-SM causée par le VRS nécessitant une hospitalisation et l’IVRI-SM très grave causée par le VRS au cours des 150 jours suivant l’administration a été respectivement de 79,5 % (IC à 95 % : 65,9 à 87,7), de 77,3 % (IC à 95 % : 50,3 à 89,7) et de 86,0 % (IC à 95 % : 62,5 à 94,8).
De plus, en ce qui a trait au critère d’évaluation exploratoire prédéfini en lien avec l’IVRI-SM causée par le VRS (très grave) pour les nourrissons modérément et très prématurés nés entre ≥ 29 et < 35 semaines (étude 3), l’efficacité de BEYFORTUS a été de 87,5 % (IC à 95 % : 62,9 à 95,8), et pour les nourrissons nés à terme et prématurés tardifs ≥ 35 semaines (tous les sujets de l’étude MELODY), l’efficacité de BEYFORTUS a été de 78,6 % (IC à 95 % : 48,8 à 91,0).
Efficacité contre l’IVRI-SM causée par le VRS chez les nourrissons et les enfants vulnérables à l’infection grave au VRS (études MEDLEY et MUSIC)
Chez les nourrissons à risque plus élevé de contracter une infection grave au VRS, notamment les extrêmement prématurés (AG < 29 semaines) et les nourrissons atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale, ainsi que les enfants atteints d’une pneumopathie chronique ou d’une cardiopathie congénitale de ≤ 24 mois au début de leur deuxième saison du VRS, l’efficacité de BEYFORTUS a été établie par extrapolation de l’efficacité de BEYFORTUS dans l’étude 3 et l’étude MELODY en fonction de l’exposition pharmacocinétique. Au cours de l’étude MEDLEY, la fréquence d’IVRI-SM causée par le VRS pendant 150 jours suivant l’administration de la dose a été de 0,6 % (4/616) dans le groupe BEYFORTUS et de 1,0 % (3/309) dans le groupe palivizumab. Il n’y a eu aucun cas d’IVRI-SM causée par le VRS pendant 150 jours au cours de la saison 2 du VRS.
Dans le cadre de l’étude MUSIC menée chez des nourrissons immunodéprimés, notamment ceux présentant une immunodéficience, un déficit en anticorps, une infection au VIH, des antécédents de greffe de moelle osseuse ou ceux recevant une chimiothérapie immunosuppressive, une corticothérapie à haute dose ou d’autres traitements immunosuppresseurs, ainsi que chez les enfants de ≤ 24 mois qui entrent dans leur première ou deuxième saison du VRS, ayant reçu la dose recommandée de BEYFORTUS, l’efficacité a été établie par extrapolation de l’efficacité de BEYFORTUS dans l’étude 3 et l’étude MELODY en fonction de l’exposition pharmacocinétique. Il n’y a eu aucun cas d’IVRI-SM causée par le VRS pendant 150 jours après l’administration de la dose.
Efficacité contre l’hospitalisation en raison d’une IVRI causée par le VRS chez les nourrissons nés à terme et prématurés (étude HARMONIE)
Des hospitalisations pour une IVRI causée par le VRS sont survenues chez 11 des 4 037 nourrissons du groupe nirsévimab (taux d’incidence = 0,001) et chez 60 des 4 021 nourrissons du groupe sans intervention (taux d’incidence = 0,006, correspondant à une estimation d’efficacité fondée sur une réduction du risque relatif de 83,2 % [IC à 95 % : 67,8 à 92,0; p < 0,0001]) dans la prévention des hospitalisations pour une IVRI causée par le VRS.
15 Microbiologie
Activité antivirale
L’activité neutralisante du nirsévimab contre le VRS en culture cellulaire a été mesurée dans un modèle dose-réponse en utilisant les cellules Hep-2. Le nirsévimab a neutralisé des isolats de VRS A et de VRS B à la CE50 médiane de 3,2 ng/mL (plage de 0,48 à 15 ng/mL) et de 2,9 ng/mL (plage de 0,3 à 59,7 ng/mL), respectivement. Les isolats cliniques du VRS (70 du VRS A et 49 du VRS B) ont été recueillis entre 2003 et 2017 chez des sujets des États-Unis, d’Australie, des Pays-Bas, d’Italie, de Chine et d’Israël et encodaient les polymorphismes de la séquence de la protéine F du VRS les plus fréquents parmi les souches en circulation.
In vitro, le nirsévimab se lie aux récepteurs FcγR (FcγRI, FcγRIIA, FcγRIIB et FcγRIII) humains immobilisés et montre une activité neutralisante équivalente à celle des anticorps monoclonaux parentaux, IG7 et IG7 TM (région Fc modifiée pour réduire la liaison au FcR et la fonction effectrice). Dans un modèle d’infection par le VRS chez le rat cotonnier, les anticorps IG7 et IG7 TM ont entraîné une réduction liée à la dose de la réplication du VRS comparable à celle du nirsévimab dans les poumons et les cornets nasaux, ce qui semble fortement indiquer que la protection contre l’infection par le VRS dépend de l’activité neutralisante du nirsévimab.
Résistance aux antiviraux
En culture cellulaire
Des variants résistants ont été sélectionnés après trois passages des souches A2 et B9320 du VRS en culture cellulaire en présence de nirsévimab. Les variants recombinants in vitro du VRS A qui ont montré une sensibilité réduite au nirsévimab comprenaient les porteurs des substitutions N67I:N208Y (103 fois par rapport à la souche de référence). Les variants recombinants du VRS B qui ont montré une sensibilité réduite au nirsévimab comprenaient les porteurs des substitutions N208D (> 90 000 fois), N208S (> 24 000 fois), K68N:N201S (> 13 000 fois) ou K68N:N208S (> 90 000 fois). Toutes les substitutions associées à la résistance qui ont été décelées parmi les variants résistant à la neutralisation étaient localisées dans le site de liaison au nirsévimab (acides aminés 62 à 69 et 196 à 212) et ont réduit l’affinité de liaison du nirsévimab à la protéine F du VRS. Parmi les substitutions in vitro associées à la résistance identifiées, seules K68N et N201S ont été décelées dans la circulation générale, chacune ayant une prévalence de < 1 %.
Au cours des études de surveillance
Dans le cadre des études d’observation en épidémiologie moléculaire prospectives effectuées à l’échelle mondiale (OUTSMART-RSV et INFORM-RSV) depuis 2015, la plupart des résidus d’acides aminés du site de liaison au nirsévimab sont restés fortement conservés (> 99 %) à toutes les positions dans la souche VRS A et à 22 des 25 positions dans la souche VRS B. Les mutations co-occurrentes I206M:Q209R dans le site de liaison qui sont devenues prédominantes dans le VRS B depuis 2017 maintiennent la sensibilité globale du variant au nirsévimab (I206M:Q209R, variation de 0,23 fois de la CI50). De même, la substitution S211N dont la fréquence a augmenté maintient elle aussi la sensibilité du variant au nirsévimab, qu’elle soit présente individuellement (variation de 1,2 fois de la CI50) ou sous forme de substitutions co-occurrentes (I206M:Q209R:S211N, variation de 0,5 fois de la CI50).
Au cours des essais cliniques
Dans les études MELODY, MEDLEY et MUSIC, aucun sujet ayant été pris en charge médicalement et ayant eu une infection des voies respiratoires inférieures (IVRI-SM causée par le VRS), ou correspondant à la définition de cas d’infection par le VRS, n’a présenté un isolat de VRS contenant une substitution consensuelle associée à la résistance au nirsévimab, quel que soit le groupe de traitement.
Dans l’étude 3, chez les sujets ayant reçu une dose unique de 50 mg de nirsévimab indépendamment du poids, 2 des 40 sujets ayant contracté une infection au VRS correspondant à toutes les définitions de cas étaient porteurs d’un variant contenant des substitutions associées à la résistance au nirsévimab. Des variants du VRS B détectés chez deux sujets ayant reçu une dose de nirsévimab inférieure à la dose recommandée étaient porteurs des substitutions co-occurrentes I64T:K68E:I206M:Q209R ou de la substitution N208S; ces deux cas ont été associés à une sensibilité réduite au nirsévimab (variation de > 447 fois et de > 386 fois de la CI50, respectivement).
Le nirsévimab a conservé son activité contre les VRS recombinants porteurs des substitutions associées à la résistance au palivizumab mises en évidence dans les études d’épidémiologie moléculaire et dans les variants résistant à la neutralisation par le palivizumab. Même si le palivizumab a conservé son
activité complète de neutralisation contre les substitutions associées à la résistance au nirsévimab décelées dans l’étude 3, il est possible que les variants résistants au nirsévimab aient une résistance croisée à d’autres anticorps monoclonaux ciblant la protéine F du VRS.
16 Toxicologie non clinique
Toxicologie générale
Aucun changement significatif n’a été observé lors d’une étude de toxicité à doses répétées effectuée chez le macaque de Buffon (jusqu’à 300 mg/kg par voie i.v. ou 300 mg par voie i.m.).
Les résultats des études sur la réactivité croisée tissulaire effectuées sur des panels de tissus humains, notamment des tissus juvéniles, néonataux et fœtaux, n’ont montré aucune coloration des tissus humains, comme attendu.
Cancérogénicité
Le nirsévimab est un anticorps monoclonal et, par conséquent, aucune étude de cancérogénicité n’a été réalisée afin d’évaluer le potentiel cancérogène du nirsévimab.
Génotoxicité
Le nirsévimab est un anticorps monoclonal et, par conséquent, aucune étude de génotoxicité n’a été réalisée afin d’évaluer le potentiel génotoxique du nirsévimab.
Toxicité pour la reproduction et le développement
Aucune étude n’a évalué les effets du nirsévimab sur la fécondité, le développement embryofœtal, prénatal et postnatal, car le nirsévimab se lie à une cible virale spécifique qui n’est pas exprimée dans les modèles non cliniques ni chez l’humain, et que la population clinique visée (nourrissons et enfants) n’inclut pas les femmes aptes à procréer.