


Monographie de produit - Synagis (Astrazeneca Canada)
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Sans objet
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE........................................... 2
TABLE DES MATIÈRES ............................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ....................... 4
1 INDICATIONS .................................................................................................................... 4
1.1 Enfants ................................................................................................................................ 4
1.2 Personnes âgées .............................................................................................................. 4
2 CONTRE-INDICATIONS ................................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ..................... 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.1 Considérations posologiques .......................................................................................... 5
4.2 Dose recommandée et modification posologique ........................................................ 5
4.3 Reconstitution .................................................................................................................... 5
4.4 Administration .................................................................................................................... 5
4.5 Dose oubliée ...................................................................................................................... 6
5 SURDOSAGE .................................................................................................................... 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE 6
7 MISES EN GARDE ET PRÉCAUTIONS .......................................................................... 7
7.1 Populations particulières .................................................................................................. 9
7.1.1 Femmes enceintes ..................................................................................................... 9
7.1.2 Allaitement ................................................................................................................... 9
7.1.3 Enfants ......................................................................................................................... 9
7.1.4 Personnes âgées ........................................................................................................ 9
8 EFFETS INDÉSIRABLES ................................................................................................. 9
8.1 Aperçu des effets indésirables ........................................................................................ 9
8.2 Effets indésirables observés dans les essais cliniques .............................................10
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants .............13
8.3 Effets indésirables peu courants observés au cours des essais cliniques .............14
8.3.1 Réactions indésirables peu courantes observées au cours des essais cliniques – enfants .....................................................................................................................14
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ................................................................................................................14
8.5 Effets indésirables observés après la mise en marché .............................................14
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 15
9.2 Aperçu des interactions médicamenteuses ................................................................15
9.3 Interactions médicament-comportement .....................................................................15
9.4 Interactions médicament-médicament .........................................................................16
9.5 Interactions médicament-aliment ..................................................................................16
9.6 Interactions médicament-plante médicinale ................................................................16
9.7 Interactions médicament-tests de laboratoire .............................................................16
10 PHARMACOLOGIE CLINIQUE ...................................................................................... 16
10.1 Mode d’action ............................................................................................................16
10.2 Pharmacodynamie ....................................................................................................17
10.3 Pharmacocinétique ...................................................................................................17
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .......................................................... 19
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................ 19
PARTIE II : INFORMATION SCIENTIFIQUE ............................................................................. 20
13 INFORMATION PHARMACEUTIQUE ............................................................................ 20
14 ESSAIS CLINIQUES ....................................................................................................... 21
14.1 Conception de l’essai et caractéristiques démographiques de l’étude ............21
14.2 Résultats des études ................................................................................................21
14.3 Études de biodisponibilité comparatives ...............................................................23
15 MICROBIOLOGIE ........................................................................................................... 25
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 26
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ......................................... 30
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
SYNAGIS (palivizumab injectable) est indiqué aux fins suivantes :
- prévention d’affections graves des voies respiratoires inférieures causées par le virus respiratoire syncytial (VRS) chez les enfants hautement susceptibles de contracter une infection par le VRS. L’innocuité et l’efficacité du palivizumab ont été établies chez des nourrissons souffrant de dysplasie bronchopulmonaire (DBP), des prématurés (nés à ≤ 35 semaines d’âge gestationnel) et des enfants atteints de cardiopathie congénitale importante sur le plan hémodynamique. Voir la section 14 ESSAIS CLINIQUES. L’innocuité et l’efficacité de SYNAGIS n’ont pas été établies dans le traitement des infections par le VRS.
Restrictions - Ce produit doit être administré sous la supervision d’un professionnel de la santé qualifié.
1.1 Enfants
L’innocuité et l’efficacité de SYNAGIS chez les enfants âgés de plus de 24 mois au moment de l’administration de la 1re dose n’ont pas été établies.
Aucune donnée n’est disponible sur l’efficacité clinique chez les nourrissons qui ont reçu moins de 5 doses mensuelles de palivizumab injectable pendant 1 seule saison des infections par le VRS.
Voir la section 1 INDICATIONS.
1.2 Personnes âgées
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
2 CONTRE-INDICATIONS
SYNAGIS (palivizumab injectable) est contre-indiqué chez les patients qui présentent une hypersensibilité connue au palivizumab injectable ou à l’un de ses composants. Il est également contre-indiqué chez les patients qui présentent une hypersensibilité connue à tout autre anticorps monoclonal humanisé. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET emballage.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
- En cas d’anaphylaxie, de choc anaphylactique ou de réaction allergique grave, administrer de l’épinéphrine à la dose qui convient chez l’enfant et appliquer les mesures de soutien qui s’imposent.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
INJECTION INTRAMUSCULAIRE SEULEMENT
- Ne pas réutiliser les seringues et les aiguilles.
- SYNAGIS (palivizumab injectable) ne doit être mélangé à aucun médicament ou diluant.
4.2 Dose recommandée et modification posologique
La dose recommandée de SYNAGIS s’établit à 15 mg/kg de poids corporel, à administrer par INJECTION INTRAMUSCULAIRE SEULEMENT, tous les 28 à 30 jours pendant la période où l’on prévoit un risque de contraction d’une infection par le VRS. Si c’est possible, il est préférable de donner la 1re dose avant le début de la saison des infections par le VRS, puis les doses suivantes 1 fois par mois tout au long de cette dernière. Afin d’éviter le risque de réinfection chez les enfants qui contractent une infection par le VRS pendant leur traitement par SYNAGIS, on recommande de poursuivre les injections mensuelles de SYNAGIS tout au long de la saison des infections par le VRS.
Dans l’hémisphère nord, la saison des infections par le VRS commence habituellement en novembre et dure jusqu’en avril, mais elle peut débuter plus tôt ou durer plus tard dans certaines communautés. Pendant cette période, les enfants reçoivent normalement 5 injections intramusculaires mensuelles consécutives de palivizumab injectable. Voir la section 7 MISES EN GARDE ET PRÉCAUTIONS.
4.3 Reconstitution
Aucune reconstitution n’est requise.
4.4 Administration
On doit administrer SYNAGIS 1 fois par mois à la dose de 15 mg/kg par voie intramusculaire en respectant les conditions d’asepsie, de préférence dans la partie antérolatérale de la cuisse. Il faut éviter d’injecter le médicament dans le muscle fessier, étant donné le risque d’atteinte du nerf sciatique. La dose mensuelle doit être calculée comme suit : poids du patient (kg) x 15 mg/kg ÷ 100 mg/mL de SYNAGIS. Si le volume à injecter dépasse 1 mL, il convient de l’administrer en doses fractionnées.
L’efficacité de SYNAGIS administré à des doses < 15 mg/kg ou administré à une fréquence moindre qu’une fois par mois au cours de la saison des infections par le VRS n’a pas été établie.
Afin de prévenir la transmission de maladies infectieuses, il convient d’utiliser des seringues et des aiguilles stériles jetables. Ne pas réutiliser les seringues et les aiguilles.
SYNAGIS ne doit être mélangé à aucun médicament ou diluant.
Directives d’administration
Les flacons de 0,5 mL et de 1 mL contiennent une quantité excédentaire de solution afin de permettre le prélèvement de 50 mg et de 100 mg, respectivement.
- NE PAS DILUER LE PRODUIT.
- NE PAS AGITER LE FLACON.
- Pour administrer, retirer le dessus du capuchon du flacon et nettoyer le bouchon de caoutchouc à l’aide d’éthanol à 70 % ou d’une solution équivalente. Insérer l’aiguille dans le flacon et prélever un volume approprié de solution dans la seringue.
- SYNAGIS ne renferme aucun agent de conservation et devrait être administré immédiatement après le prélèvement de la dose dans la seringue.
- Flacon uniservice. Ne pas réinsérer l’aiguille dans le flacon après le prélèvement du médicament. Jeter tout reste de produit.
4.5 Dose oubliée
SYNAGIS doit être administré tous les 28 à 30 jours pendant la saison des infections par le VRS. Chaque dose de SYNAGIS aide à protéger contre les infections graves par le VRS pendant environ 1 mois. Si une injection est omise, l’enfant doit la recevoir le plus rapidement possible.
5 SURDOSAGE
Au cours des études cliniques MI-CP018 et MI-CP048, 3 enfants ont reçu une surdose de plus de 15 mg/kg. Ces doses étaient de 20,25 mg/kg, de 21,1 mg/kg et de 22,27 mg/kg. Aucune conséquence d’ordre médical n’a été observée dans ces cas. Des rapports de pharmacovigilance postcommercialisation font état de doses excessives, dont 1 dose de 85 mg/kg administrée à 1 nourrisson. Dans certains cas, ces doses excessives ont été associées à des effets indésirables. Ces effets ont néanmoins été d’une nature similaire à ceux observés avec la dose de 15 mg/kg (voir la section 8 EFFETS INDÉSIRABLES).En cas de surdosage, il est recommandé de surveiller le patient pour déceler tout signe ou symptôme d’effets indésirables et les traiter immédiatement de la manière appropriée.
On ne dispose d’aucune donnée clinique sur l’administration chez l’humain de plus de 7 doses mensuelles de SYNAGIS (palivizumab injectable) au cours d’une même saison d’infections par le VRS.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 - Formes posologiques, concentrations, composition et emballage
La solution pour injection SYNAGIS (palivizumab injectable) est offerte en flacons de 0,5 mL ou de 1,0 mL.
La solution pour injection SYNAGIS de 0,5 mL est offerte en flacon uniservice de 3 mL renfermant 0,5 mL de la solution pour injection SYNAGIS à une concentration de 100 mg/mL.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de votre région.
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / composition | ||||
| Injection intramusculaire | solution pour injection :
| chlorure, glycine et histidine | ||
La solution pour injection SYNAGIS de 1,0 mL est offerte en flacon uniservice de 3 mL renfermant 1,0 mL de la solution pour injection SYNAGIS à une concentration de 100 mg/mL.
SYNAGIS ne contient pas d’agent de conservation.
Liste des ingrédients non médicinaux
Chaque flacon de 0,5 mL de solution pour injection SYNAGIS contient les ingrédients non médicinaux suivants : chlorure, glycine, histidine et eau pour préparations injectables.
Chaque flacon de 1,0 mL de solution pour injection SYNAGIS contient les ingrédients non médicinaux suivants : chlorure, glycine, histidine et eau pour préparations injectables.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter l’ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
Généralités
Aucune étude sur l’administration de plus de 7 doses de SYNAGIS (palivizumab injectable) au cours d’une saison d’infections par le VRS n’a été effectuée.
Cancérogenèse et mutagenèse
Aucune étude sur le potentiel carcinogène ou mutagène de SYNAGIS n’a été effectuée.
Hématologique
SYNAGIS doit être administré par INJECTION INTRAMUSCULAIRE SEULEMENT. Comme toute injection intramusculaire, SYNAGIS doit être utilisé avec prudence chez les patients qui présentent une thrombocytopénie ou un trouble de la coagulation (quel qu’il soit).
Immunitaire
Dans le cadre de l’étude MI-CP018 (voir la section 14.2 Résultats des études), l’incidence de la formation d’anticorps anti-humanisés à la suite de la 4e injection s’est établie à 1,1 % dans le groupe placebo et à 0,7 % dans le groupe SYNAGIS. Parmi les enfants recevant SYNAGIS pour une seconde saison, seulement 1 sur 56 a présenté un faible niveau de réactivité transitoire. Cette réactivité ne s’est accompagnée d’aucun effet indésirable et n’a pas modifié les concentrations sériques du palivizumab. L’immunogénicité n’a pas fait l’objet d’une évaluation dans le cadre de l’étude MI-CP048.
Ces données font état du pourcentage de patients chez qui la recherche d’anticorps anti-palivizumab par dosage immunoenzymatique (ELISA) a donné des résultats positifs, et elles dépendent fortement de la sensibilité et de la spécificité du test. De plus, plusieurs facteurs peuvent influer sur la fréquence observée de résultats positifs, notamment la manipulation de l’échantillon, les traitements médicamenteux simultanés et la présence de maladies sous-jacentes. C’est pourquoi il peut être trompeur de comparer la fréquence de formation d’anticorps à SYNAGIS avec la fréquence de formation d’anticorps dirigés contre d’autres produits.
Dans l’étude sur l’administration prolongée de palivizumab (étude W00-350), 18 sujets ont reçu le médicament à l’étude. De faibles taux d’anticorps anti-palivizumab (1:20) ont été observés, de façon transitoire, chez 1 enfant après la 2e dose; ces taux ont par la suite chuté et sont devenus indécelables (< 1:10) à la 5e dose et à la 7e dose.
La présence d’anticorps anti-palivizumab a également été évaluée dans 4 études additionnelles menées chez 4337 patients traités par le palivizumab (des enfants de 6 mois ou moins nés à 35 semaines ou moins d’âge gestationnel et des enfants de moins de 24 mois atteints de DBP ou d’une cardiopathie congénitale importante sur le plan hémodynamique ont été inclus dans ces études). Des anticorps anti-palivizumab ont été décelés chez ces sujets à une fréquence de 0 à 1,5 %. Le moment auquel les échantillons sériques utilisés pour déterminer le titre d’anticorps anti-palivizumab ont été prélevés varie entre les 4 études. On n’a pas noté de relation entre la présence d’anticorps et la survenue d’effets indésirables.
Surveillance et tests de laboratoire
SYNAGIS peut fausser les résultats des tests diagnostiques immunologiques de l’infection par le VRS, dont certains tests de détection des antigènes. De plus, SYNAGIS empêche la réplication du virus dans les cultures cellulaires et peut donc également compromettre les cultures virales. SYNAGIS ne fausse pas les résultats des épreuves d’amplification en chaîne par polymérase avec transcription inverse (RT-PCR). SYNAGIS peut donner lieu à des résultats faussement négatifs aux tests diagnostiques de l’infection par le VRS. Les décisions médicales doivent donc reposer à la fois sur les résultats obtenus aux tests diagnostiques et sur les observations cliniques (voir la section 9.7 Interactions médicament-tests de laboratoire).
Santé reproductive : Potentiel des femmes et des hommes
Aucune étude n’a évalué la toxicité de SYNAGIS pour la reproduction.
Respiratoire
Il peut être souhaitable de retarder l’injection de SYNAGIS en présence de maladie fébrile ou d’infection aiguë modérée ou grave, à moins que le médecin traitant ne juge que le fait de reporter l’injection entraîne un plus grand risque pour le patient. Une légère fièvre, au cours d’une infection sans gravité des voies respiratoires supérieures, par exemple, ne justifie habituellement pas le report de l’administration de SYNAGIS.
Sensibilité/résistance
On a signalé des réactions allergiques, notamment de très rares cas d’anaphylaxie et de choc anaphylactique, à la suite de l’administration de SYNAGIS. Dans certains cas, des décès ont été rapportés (voir la section 8 EFFETS INDÉSIRABLES).
Dans le cadre d’une des études de pharmacodynamie, des symptômes d’hypersensibilité immédiate et d’anaphylaxie ont été observés chez 2 volontaires adultes qui ont reçu 1 dose intraveineuse unique de palivizumab lyophilisé reconstitué à 30 mg/kg.
Des médicaments destinés au traitement des réactions d’hypersensibilité graves, incluant l’anaphylaxie et le choc anaphylactique, doivent être immédiatement accessibles lorsqu’on administre SYNAGIS. Si un patient présente une réaction d’hypersensibilité grave, on doit cesser de façon permanente l’administration de SYNAGIS. En cas de réaction d’hypersensibilité légère, il faut exercer son jugement clinique et être prudent en recommençant l’administration de SYNAGIS.
7.1 Populations particulières
7.1.1 Femmes enceintes
SYNAGIS n’est pas indiqué chez l’adulte, et aucune étude n’a été menée en vue d’en connaître les effets sur la reproduction animale. On ignore également les effets du palivizumab injectable sur le fœtus et les fonctions de reproduction.
7.1.2 Allaitement
On ignore si SYNAGIS est excrété dans le lait maternel humain.
7.1.3 Enfants
Voir la section 1 INDICATIONS.
7.1.4 Personnes âgées
SYNAGIS n’est pas indiqué chez l’adulte.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
En tout, 2 préparations ont été utilisées pour évaluer le profil d’innocuité de SYNAGIS (palivizumab injectable) : une solution pour injection et une poudre lyophilisée (qui n’est plus commercialisée). Les profils d’innocuité de ces 2 préparations sont semblables. Les effets indésirables les plus graves de SYNAGIS sont l’anaphylaxie et d’autres réactions d’hypersensibilité aiguës. Voir la section 7 MISES EN GARDE ET PRÉCAUTIONS.
Les effets indésirables signalés dans les études sur la prophylaxie menées chez des enfants étaient semblables dans les groupes ayant reçu le placebo et dans ceux ayant reçu SYNAGIS. La plupart des effets indésirables étaient passagers et d’intensité légère ou modérée. Les éruptions cutanées et la pyrexie ont été les effets indésirables du médicament les plus fréquemment rapportés dans les études cliniques regroupées sur la prophylaxie, menées chez des prématurés et des enfants atteints de DBP ou de cardiopathie congénitale.
Dans l’étude menée chez des prématurés et des enfants atteints de DBP (étude MI-CP018), au cours de laquelle 500 sujets ont reçu un placebo et 1002 sujets ont reçu la poudre lyophilisée SYNAGIS reconstituée, aucune différence importante sur le plan médical n’a été observée dans les effets indésirables lorsque ceux-ci ont été classés par système ou appareil de l’organisme, par sous-groupe d’enfants, en fonction du sexe, de l’âge, de l’âge gestationnel, du pays d’origine, de la race ou du groupe ethnique, ou encore en fonction des quartiles de concentration sérique de palivizumab. Aucune différence significative n’a été observée quant au profil d’innocuité du médicament entre les enfants qui ne présentaient pas d’infection active par le VRS et ceux hospitalisés en raison de cette infection. Les interruptions définitives du traitement par SYNAGIS en raison d’effets indésirables ont été rares (0,2 %). Les taux de décès étaient comparables dans le groupe ayant reçu le placebo et celui ayant reçu SYNAGIS, et ces décès n’étaient pas liés au médicament.
Dans l’étude menée chez des enfants atteints de cardiopathie congénitale (étude MI-CP048), au cours de laquelle 639 sujets ont reçu un placebo et 648 sujets ont reçu la poudre lyophilisée SYNAGIS reconstituée, aucune différence importante sur le plan médical n’a été observée dans les effets indésirables lorsque ceux-ci ont été classés par système ou appareil de l’organisme, ou par sous-groupe d’enfants, en fonction du type de cardiopathie (cyanogène ou acyanogène). La fréquence des effets indésirables graves a été significativement plus faible dans le groupe qui recevait SYNAGIS que dans celui qui recevait le placebo. Aucun effet indésirable grave attribuable à SYNAGIS n’a été rapporté. Les taux de chirurgies cardiaques classées selon les catégories « effectuées au moment prévu », « effectuées plus tôt que prévu » et « effectuées en urgence » étaient comparables dans tous les groupes. Des décès associés à l’infection par le VRS sont survenus chez 2 patients du groupe recevant SYNAGIS et chez 4 patients du groupe placebo, mais ils n’étaient pas liés au médicament.
En tout, 2 études cliniques (MI-CP097 et MI-CP116) ont été effectuées afin de comparer directement la solution pour injection et la poudre lyophilisée SYNAGIS. Dans l’étude MI-CP097, les 153 prématurés ont reçu les 2 préparations selon un ordre différent. Dans l’étude MI-CP116, 211 et 202 prématurés ou enfants atteints d’une pneumopathie chronique ont reçu la solution pour injection et la poudre lyophilisée SYNAGIS, respectivement. Dans 2 autres études (MI-CP110 et MI-CP124), la solution pour injection SYNAGIS a été utilisée comme témoin actif (3918 enfants) pour évaluer un anticorps monoclonal expérimental à titre de prophylaxie des infections graves par le VRS chez des prématurés ou des enfants atteints d’une DBP ou d’une cardiopathie congénitale importante sur le plan hémodynamique. La fréquence globale et le profil des effets indésirables, l’abandon du traitement par le médicament à l’étude en raison d’effets indésirables et le nombre de décès rapportés dans le cadre de ces études cliniques concordaient avec ceux qui avaient été observés durant les programmes de développement clinique de la poudre lyophilisée. Aucun décès n’a été considéré comme lié à SYNAGIS et aucun effet indésirable nouveau n’a été mis en évidence au cours de ces études.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Étude MI-CP018 (étude IMpact-RSV)
Les effets indésirables survenus chez plus de 1 % des patients recevant la poudre lyophilisée SYNAGIS reconstituée au cours de l’étude MI-CP018 et dont l’incidence était supérieure de 1 % dans le groupe SYNAGIS par rapport au groupe placebo sont présentés au Tableau 2.
Tableau 2 – Effets indésirables au cours de l’étude MI-CP018 dont l’incidence a été plus élevée dans le groupe SYNAGIS
| Poudre lyophilisée | Placebo n = 500 (%) | |||
| SYNAGIS | ||||
| n = 1002 | ||||
| (%) | ||||
| Organisme entier | 49,6 | 49,4 | ||
| Infection des voies respiratoires supérieures | 52,6 | 49,0 | ||
| Otite moyenne | 41,9 | 40,0 | ||
| Rhinite | 28,7 | 23,4 | ||
| Éruption cutanée | 25,6 | 22,4 | ||
| Douleur | 8,5 | 6,8 | ||
| Hernie | 6,3 | 5,0 | ||
| Élévation de l’AST (SGOT) | 4,9 | 3,8 | ||
| Pharyngite | 2,6 | 1,4 | ||
D’autres effets indésirables ont été signalés chez plus de 1 % du groupe SYNAGIS, notamment :
Troubles des systèmes
sanguin et lymphatique :
anémie
Troubles de l’oreille et du
labyrinthe :
trouble de l’oreille
Troubles gastro-intestinaux : constipation, diarrhée, flatulences, trouble gastro-intestinal et vomissements
Troubles d’ordre général et
atteintes aux points
d’injection :
fièvre et réaction au point d’injection du médicament à l’étude
Troubles hépato-biliaires : anomalie de la fonction hépatique
Infections et infestations : bronchite, bronchiolite, croup, conjonctivite, syndrome grippal, dermatite fongique, gastroentérite, candidose buccale, pneumonie, infection par le VRS, sinusite et infection virale
Lésion, empoisonnement et
complications procédurales :
blessure accidentelle et procédures diverses
Examens : élévation de l’ALT (SGPT)
Troubles du métabolisme et
de la nutrition :
retard staturo-pondéral et troubles alimentaires
Troubles psychiatriques : nervosité
Troubles des voies
respiratoires, troubles
thoraciques et troubles du
médiastin :
asthme, apnée, toux, dyspnée, troubles respiratoires et respiration sifflante
Affections de la peau et du
tissu sous-cutané :
eczéma et séborrhée
Il n’y avait aucune différence statistiquement significative dans l’incidence des effets indésirables entre le groupe SYNAGIS et le groupe placebo.
Étude MI-CP048
Dans le cadre d’une étude comparative (avec placebo), à double insu et à répartition aléatoire sur la prophylaxie des infections par le VRS chez des enfants atteints de cardiopathie congénitale importante sur le plan hémodynamique, la proportion de sujets ayant présenté des effets indésirables et des effets indésirables graves a été comparable dans le groupe ayant reçu la poudre lyophilisée SYNAGIS reconstituée et dans le groupe placebo. Aucune différence significative n’a été observée en ce qui a trait à la morbidité et à la mortalité.
Les effets indésirables survenus chez plus de 1 % des patients recevant SYNAGIS et dont l’incidence était supérieure de 1 % dans le groupe SYNAGIS par rapport au groupe placebo sont présentés au Tableau 3
Tableau 3 – Effets indésirables au cours de l’étude MI-CP048 dont l’incidence a été plus élevée dans le groupe SYNAGIS
| Poudre lyophilisée | Placebo n = 648 (%) | |||
| SYNAGIS | ||||
| n = 639 | ||||
| (%) | ||||
| Infection des voies respiratoires supérieures | 47,4 | 46,1 | ||
| Fièvre | 27,1 | 23,9 | ||
| Conjonctivite | 11,3 | 9,3 | ||
| Cyanose | 9,1 | 6,9 | ||
| Infection | 5,6 | 2,9 | ||
| Réaction au point d’injection du médicament à l’étude | 3,4 | 2,2 | ||
| Arythmie | 3,1 | 1,7 | ||
D’autres effets indésirables ont été signalés chez au moins 1 % des patients du groupe SYNAGIS, notamment :
Troubles des systèmes
sanguin et lymphatique :
anémie, trouble de la coagulation et thrombocytopénie
Troubles cardiaques : bradycardie, insuffisance cardiaque congestive, insuffisance cardiaque, trouble cardiovasculaire, épanchement péricardique et tachycardie
Troubles de l’oreille et du
labyrinthe :
trouble de l’oreille
Troubles gastro-intestinaux : constipation, diarrhée, flatulences, trouble gastro-intestinal, douleur (principalement due à la poussée des dents) et vomissements
Troubles généraux et
atteintes aux points
d’injection :
asthénie et œdème
Infections et infestations : infection bactérienne, bronchite, bronchiolite, croup, syndrome grippal, infection fongique, dermatite fongique, gastroentérite, otite moyenne, candidose buccale, pneumonie, pharyngite, infection par le VRS, rhinite, infection des voies urinaires, état septique, sinusite et infection virale
Lésion, empoisonnement et
complications procédurales :
blessure accidentelle
Troubles du métabolisme et
de la nutrition :
retard staturo-pondéral, troubles alimentaires et hypokaliémie
Troubles du système
nerveux :
hyperkinésie et somnolence
Troubles psychiatriques : nervosité
Troubles des voies
respiratoires, troubles
thoraciques et troubles du
médiastin :
apnée, atélectasie, toux, dyspnée, hypoxie, hyperventilation, œdème pulmonaire, troubles respiratoires, épanchement pleural, hypertension pulmonaire, pneumothorax, stridor et respiration sifflante
Affections de la peau et du
tissu sous-cutané :
eczéma et éruption cutanée
Troubles vasculaires : hémorragie
Étude W00-350
Aucun effet indésirable n’a été attribué à SYNAGIS et aucun décès n’a été signalé chez les 18 patients de cette étude.
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
Voir la section 8.2 Effets indésirables observés dans les essais cliniques.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les signes cliniques et résultats de laboratoire sont présentés par système ou appareil.
Troubles gastro-intestinaux : diarrhée et vomissements
Troubles généraux et
atteintes aux points
d’injection :
douleur
Infections et infestations : infections des voies respiratoires supérieures, rhinite et infection virale
Examens : élévation de l’aspartate aminotransférase (AST), anomalies des tests de la fonction hépatique et élévation de l’alanine aminotransférase (ALT)
Troubles des voies
respiratoires, troubles
thoraciques et troubles du
médiastin :
toux et respiration sifflante
Affections de la peau et du
tissu sous-cutané :
éruption cutanée
Aucun autre effet indésirable n’a été mis en évidence dans les études où la solution pour injection SYNAGIS a été utilisée.
8.3.1 Réactions indésirables peu courantes observées au cours des essais cliniques – enfants
Voir la section 8.2 Effets indésirables observés dans les essais cliniques.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Dans l’étude MI-CP018, une élévation légère ou modérée de l’AST s’est produite chez 1,6 % des patients du groupe sous placebo et chez 3,7 % des patients sous SYNAGIS (en poudre lyophilisée); en ce qui a trait à l’élévation de l’ALT, ces pourcentages étaient de 2,0 % et de 2,3 %, respectivement. Les effets indésirables hépatiques rapportés et que le chercheur à l’insu a jugé associés au médicament à l’étude étaient répartis également entre les 2 groupes.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables énumérés ci-dessous ont été observés durant le traitement par SYNAGIS. Étant donné que ces réactions ont été signalées volontairement parmi une population d’une taille incertaine, il n'est pas toujours possible d’estimer avec fiabilité leur fréquence, ni d’établir un rapport de cause à effet avec l’exposition au palivizumab. Voir aussi la section 7 MISES EN GARDE ET PRÉCAUTIONS.
Troubles des systèmes
sanguin et lymphatique :
thrombocytopénie
Troubles du système
immunitaire :
anaphylaxie, choc anaphylactique (Dans certains cas, des décès ont été rapportés.)
Troubles du système
nerveux :
convulsion
Affections de la peau et du
tissu sous-cutané :
urticaire
Le suivi du calendrier d’administration de SYNAGIS et de la survenue d’effets indésirables a été effectué chez un groupe d’environ 20 000 nourrissons ayant reçu la poudre lyophilisée SYNAGIS reconstituée et qui étaient inscrits dans un registre d’observance du traitement, le programme REACH. De ce groupe, 1250 nourrissons ont reçu 6 injections, 183 nourrissons, 7 injections et 27 nourrissons, 8 ou 9 injections. Au total, quinze (1 %) effets indésirables ont été observés chez les patients après l’administration d’une 6e dose ou de doses ultérieures. Les quinze effets indésirables sont apparus après l’administration de la 6e dose et ne sont pas apparus après l’administration de doses ultérieures (jusqu’à un maximum de 9 doses). Les effets indésirables signalés dans ce registre ainsi que ceux signalés dans le cadre de la surveillance postcommercialisation étaient semblables, quant à leur type et à leur fréquence, aux effets indésirables signalés au cours des 5 premières doses.
Étude postcommercialisation sur la cardiopathie congénitale
On a mené 1 étude d’observation rétrospective chez de jeunes enfants atteints de cardiopathie congénitale importante sur le plan hémodynamique au cours de laquelle on a comparé l’occurrence des principaux effets indésirables graves (c.-à-d. : infection, arythmie et décès) entre ceux qui avaient reçu la poudre lyophilisée SYNAGIS reconstituée en prophylaxie (1009) et les témoins historiques qui ne l’avaient pas reçue (1009) appariés selon l’âge, le type de lésion cardiaque et la chirurgie corrective antérieure. L’incidence des arythmies et des décès était similaire chez tous les enfants, qu’ils aient reçu la prophylaxie ou non. L’incidence des infections était plus faible chez les enfants qui avaient reçu la prophylaxie que chez ceux qui n’en avaient pas reçu. Les résultats de l’étude n’indiquent pas de risque accru d’infection grave, d’arythmie grave ou de décès chez les enfants atteints de cardiopathie congénitale importante sur le plan hémodynamique qui ont reçu la poudre lyophilisée SYNAGIS reconstituée pour prévenir les infections par le VRS, comparativement aux enfants qui n’avaient pas reçu de prophylaxie.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude officielle n’a été menée relativement aux interactions médicamenteuses. Au cours de l’étude MI-CP018, la proportion de patients qui avaient reçu les immunisations systématiques de l’enfance, le vaccin contre l’influenza et fait usage de bronchodilatateurs ou de corticostéroïdes était comparable dans le groupe SYNAGIS (palivizumab injectable, préparation en poudre lyophilisée) et le groupe placebo, et aucune augmentation de l’incidence des effets indésirables n’a été observée chez ces patients. Comme l’anticorps monoclonal ne vise que le VRS, on ne prévoit pas que SYNAGIS nuise à la réponse immunitaire de l’organisme quand on administre des vaccins, y compris des vaccins renfermant des virus vivants.
9.3 Interactions médicament-comportement
Aucune étude officielle n’a été menée sur les interactions médicament-comportement avec SYNAGIS.
9.4 Interactions médicament-médicament
Aucune étude officielle d’interactions médicamenteuses avec SYNAGIS n’a été menée; par conséquent, les interactions avec d’autres médicaments n’ont pas été établies.
9.5 Interactions médicament-aliment
Les interactions entre SYNAGIS et les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions entre SYNAGIS et les produits à base de plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-tests de laboratoire
SYNAGIS peut fausser les résultats des tests diagnostiques immunologiques de l’infection par le VRS, dont certains tests de détection des antigènes. De plus, SYNAGIS empêche la réplication du virus dans les cultures cellulaires et peut donc également compromettre les cultures virales. SYNAGIS ne fausse pas les résultats des épreuves d’amplification en chaîne par polymérase avec transcription inverse (RT-PCR). SYNAGIS peut donner lieu à des résultats faussement négatifs aux tests diagnostiques de l’infection par le VRS. Les décisions médicales doivent donc reposer à la fois sur les résultats obtenus aux tests diagnostiques et sur les observations cliniques. Voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 15 MICROBIOLOGIE.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
SYNAGIS (palivizumab injectable) est un anticorps monoclonal humanisé (IgG1κ) produit par la technologie de l’ADN recombinant dont l’action cible un épitope du site antigénique A de la protéine hybride (F ou fusion) du virus respiratoire syncytial (VRS). Les séquences d’acides aminés du palivizumab sont à 95 % d’origine humaine et à 5 % d’origine murine. La séquence de chaînes lourdes humaine a été dérivée des domaines constants de l’IgG1 humaine et des régions variables des gènes VH Cor et Cess. La séquence de chaînes légères humaine a été dérivée du domaine constant de Cκ et des régions variables du gène VL K104 avec Jκ-4. Les séquences murines ont été dérivées d’un anticorps monoclonal murin, Mab 1129, par l’intermédiaire d’une greffe des régions déterminantes de la complémentarité murine dans les infrastructures de l’anticorps humain. Le palivizumab se compose de 2 chaînes lourdes et de 2 chaînes légères; son poids moléculaire est d’environ 148 000 daltons.
SYNAGIS neutralise le VRS et en inhibe la fusion. Ces propriétés ont permis l’inhibition de la réplication du VRS au cours d’expériences de laboratoire. Bien que l’on puisse isoler des souches résistantes du VRS au cours d’études de laboratoire, une série d’isolats cliniques du VRS ont tous été neutralisés par SYNAGIS. Des concentrations sériques de palivizumab d’environ 30 mcg/mL ont réduit en moyenne de 99 % la réplication du VRS dans les poumons du rat des cotonniers.
On a évalué l’activité neutralisante in vivo de l’ingrédient actif de SYNAGIS dans le cadre d’une étude comparative avec placebo et à répartition aléatoire effectuée chez 35 enfants à qui on avait inséré un tube trachéal en raison d’une infection par le VRS. On a observé une diminution significative de la charge du VRS dans les voies respiratoires inférieures des patients ayant reçu SYNAGIS par rapport au groupe témoin.
10.2 Pharmacodynamie
Aucune étude de pharmacodynamie n’a été menée chez des sujets humains.
10.3 Pharmacocinétique
Absorption
Adultes (voies intramusculaire et intraveineuse)
Lorsque le palivizumab est administré par voie intraveineuse et intramusculaire, les pics sériques ont été atteints en 1,6 heure et en 5 jours, respectivement.
Dans des études effectuées chez des volontaires adultes au cours desquelles on a administré ce médicament par voie intramusculaire ou intraveineuse, le comportement pharmacocinétique de SYNAGIS s’est révélé semblable à celui d’un anticorps humain IgG1 pour ce qui est du volume de distribution (moyenne : 57 mL/kg) et de la demi-vie (moyenne : 18 jours).
Enfants (voies intramusculaire et intraveineuse)
Au cours d’études menées chez des enfants âgés < 24 mois, la demi-vie moyenne du palivizumab a été de 20 jours (plage de 16,8 à 26,8 jours), et l’administration mensuelle, par voie intramusculaire, de doses de 15 mg/kg a produit des concentrations sériques minimales moyennes ± ÉT à 30 jours de 37 ± 21 mcg/mL après la 1re injection, de 57 ± 41 mcg/mL après la 2e injection, de 68 ± 51 mcg/mL après la 3e injection et de 72 ± 50 mcg/mL après la quatrième injection. Chez les enfants ayant reçu le palivizumab injectable pour une seconde saison, les concentrations sériques moyennes ± ÉT suivant les 1re et 4e injections se sont chiffrées à 61 ± 17 mcg/mL et à 86 ± 31 mcg/mL, respectivement.
Trente jours après la 1re perfusion intraveineuse dans le cadre d’une étude préliminaire évaluant l’augmentation de la dose, la concentration minimale moyenne chez les patients ayant reçu 15 mg/kg était de 60,6 mcg/mL (plage de 21,4 à 149,8 mcg/mL). Trente jours après la 2e perfusion, cette concentration chez des patients qui recevaient la même dose était de 70,7 mcg/mL (plage de 20,2 à 112,6 mcg/mL).
Chez des enfants âgés de 24 mois ou moins atteints de cardiopathie congénitale importante sur le plan hémodynamique qui ont reçu le palivizumab injectable et qui ont été branchés à une machine de dérivation cardiaque pendant une chirurgie à cœur ouvert, la concentration sérique moyenne de palivizumab s’élevait à 98 ± 52 mcg/mL avant la dérivation cardiaque et n’était que de 41 ± 33 mcg/mL après la dérivation cardiaque, ce qui correspond à une diminution de 58 %.
Les résultats d’une étude prospective ouverte de phase II visant à évaluer le comportement pharmacocinétique, l’innocuité et l’immunogénicité du palivizumab injectable après l’administration de 7 doses du médicament au cours d’une même saison du VRS ont montré l’atteinte de concentrations sériques cibles moyennes adéquates du palivizumab (30 mcg/mL ou plus) chez les 18 enfants qui participaient à cette étude.
Étude MI-CP-097
Le comportement pharmacocinétique et l’innocuité de la solution pour injection SYNAGIS et de la poudre lyophilisée SYNAGIS reconstituée ont été comparés après l’administration d’une dose de 15 mg/kg par voie intramusculaire dans une étude croisée regroupant 153 nourrissons âgés de six mois ou moins qui étaient nés prématurément (à 35 semaines ou moins d’âge gestationnel). Le rapport (solution:poudre) des concentrations sériques minimales a été estimé
à 1,04, et l’intervalle de confiance à 90 % correspondant allait de 0,998 à 1,083. Les résultats de cette étude indiquent que les concentrations sériques minimales de palivizumab sont semblables pour la solution pour injection et la poudre lyophilisée.
Étude sur l’administration prolongée de palivizumab (étude W00-350)
On a mené 1 étude prospective ouverte sur l’innocuité et la pharmacocinétique afin de déterminer l’innocuité, la tolérabilité et le comportement pharmacocinétique de SYNAGIS (en poudre lyophilisée) lorsqu’il a été administré sur une durée maximale de 7 mois chez des patients d’Arabie saoudite, une région subtropicale où la saison du VRS dure souvent plus longtemps que dans les pays tempérés. Dans le cadre de cette étude, 18 prématurés (âgés < 34 semaines d’âge gestationnel) dont l’âge variait de 0 à 29 semaines, atteints ou non de maladie pulmonaire chronique, à risque de présenter une infection par le VRS et n’ayant jamais reçu le palivizumab, ont été inclus dans cette étude. On a administré aux patients, 1 fois par mois, sur une durée maximale de 7 mois, 15 mg/kg de SYNAGIS (en injection intramusculaire) au cours de la saison du VRS. Les données sur l’innocuité proviennent des 18 patients de l’étude qui ont reçu SYNAGIS, dont 17 ont reçu les 7 doses.
Les concentrations sériques de palivizumab n’étaient pas disponibles pour tous les patients lors de toutes les visites de l’étude (Tableau 4). Les concentrations sériques minimales cibles de palivizumab (30 mcg/mL ou plus) ont été atteintes. Aucune hausse significative des taux d’anticorps anti-palivizumab n’a été observée. Ces résultats laissent entendre que 7 doses de SYNAGIS sont non immunogéniques et qu’elles ne sont pas associées à une augmentation de la survenue d’effets indésirables.
Tableau 4 – Sommaire des résultats du dosage sanguin de SYNAGIS (étude W00-350)
Visite de
l’étudea
| Nombre de sujets |
Moyenne ± ÉT
| ≥ 30 mcg/mL | < 30 mcg/mL | < LDQ | NS | Total |
Visite 1
| 0 | 0 | 17 | 1 | 18 |
0 ± 0 Visite 2
| 16 | 0 | 1 | 1 | 18 |
44,72 ± 18,67 Visite 5
| 16 | 0 | 0 | 2 | 18 |
121,06 ± 36,23 Visite 7
| 14 | 0 | 0 | 4 | 18 |
144,36 ± 47,54 LDQ = Limite de quantification; mcg/mL = mcg/mL de SYNAGIS; NS = Non signalé. a. L’échantillon de sang était prélevé à chaque visite avant l’administration du médicament à l’étude.
Populations et états pathologiques particuliers
Enfants
Voir la section 10.3 Pharmacocinétique pour les détails.
Personnes âgées
Le comportement pharmacocinétique de SYNAGIS n’a pas été évalué chez les personnes âgées. SYNAGIS n’est pas indiqué chez l’adulte.
Sexe
Aucune différence pharmacocinétique liée au sexe n’a été observée chez les patients adultes.
Grossesse et allaitement
La pharmacocinétique n’a pas été étudiée chez des femmes enceintes ou qui allaitent.
Polymorphisme génétique
On ne dispose d’aucune donnée sur le polymorphisme génétique.
Origine ethnique
Aucune différence pharmacocinétique due à la race n’a été observée.
Insuffisance hépatique
On ne dispose d’aucune donnée sur le comportement pharmacocinétique du palivizumab en présence d’insuffisance hépatique.
Insuffisance rénale
On ne dispose d’aucune donnée sur le comportement pharmacocinétique du palivizumab en présence d’insuffisance rénale.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Dès son obtention, SYNAGIS (palivizumab injectable) doit être conservé entre 2 et 8 °C dans son contenant d’origine. Craint le gel. Ne pas utiliser après la date de péremption.
Garder hors de la portée et de la vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Flacons uniservices. Jeter tout reste de produit.
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Palivizumab
Nom propre : palivizumab
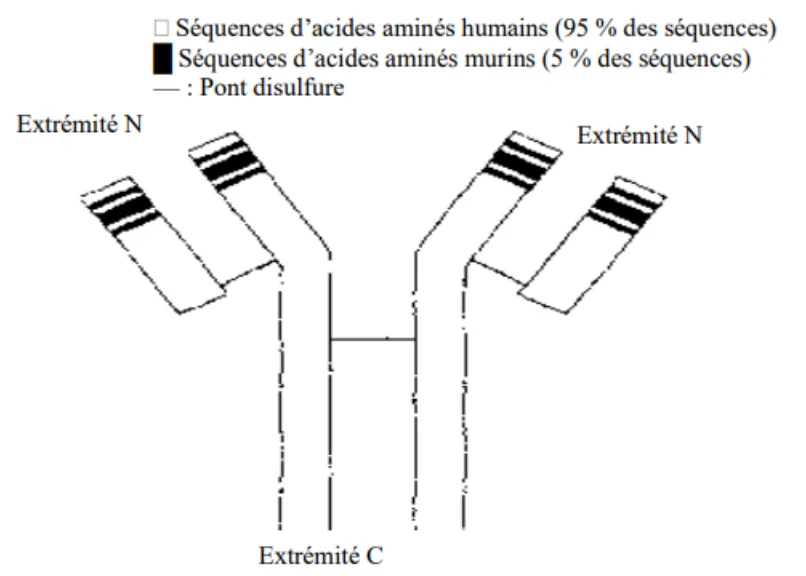
Formule de structure :
Caractéristiques du
produit :
Le palivizumab est produit par la technologie de l’ADN recombinant dans une culture en suspension à base de cellules de mammifère. L’anticorps anti-virus respiratoire syncytial (VRS) est purifié par chromatographie d’affinité et d’échange d’ions. La procédure de purification comprend l’inactivation virale spécifique et les procédés de retrait. Le palivizumab est un anticorps monoclonal IgG1 humanisé dont l’action cible un épitope du site antigénique A de la protéine hybride (F ou fusion) du VRS. Le palivizumab possède une grande affinité (Kd = 0,96 nM) pour la protéine F du VRS et se lie spécifiquement avec cette protéine. Le palivizumab est un produit composé de séquences d’acides aminés humains (95 %) et murins (5 %). L’anticorps contient, au poids, de 1 à 2 % environ de glucides qui sont composés de N-acétyl-glucosamine, de mannose, de fructose et de galactose.
Cet anticorps monoclonal humanisé se compose de 2 chaînes lourdes (pesant chacune 50,6 kDa) et de 2 chaînes légères (pesant chacune 27,6 kDa); son poids moléculaire est d’environ 148 000 daltons et son point iso-électrique est supérieur à 9,0.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
On a évalué l’innocuité et l’efficacité de SYNAGIS (palivizumab injectable) dans le cadre d’une étude comparative avec placebo, à répartition aléatoire et à double insu (étude IMpact-RSV) sur la prophylaxie des infections par le VRS chez des prématurés et des enfants souffrant de dysplasie bronchopulmonaire (DBP) et dans le cadre d’une étude comparative avec placebo et à répartition aléatoire et à double insu sur la prophylaxie des infections par le VRS chez des enfants atteints de cardiopathie congénitale importante sur le plan hémodynamique (étude MI-CP048). D’autres études cliniques effectuées après l’approbation initiale de SYNAGIS ont fourni des données additionnelles sur l’innocuité et l’efficacité de SYNAGIS administré à titre prophylactique pour la prévention d’infections par le VRS au sein de populations pédiatriques semblables.
14.2 Résultats des études
Étude MI-CP018 (étude IMpact-RSV)
L’étude MI-CP018 est une étude clinique multinationale comparative avec placebo, à répartition aléatoire (2 pour 1, palivizumab injectable:placebo) et à double insu, menée pendant la saison 1996-1997 des infections par le VRS chez 1502 enfants prématurés (< 35 semaines d’âge gestationnel) ou souffrant de dysplasie bronchopulmonaire ayant reçu 5 injections intramusculaires mensuelles de palivizumab injectable à raison de 15 mg/kg ou de placebo, suivis pendant 150 jours supplémentaires (30 jours après la dernière injection). Cette étude, menée dans 139 centres aux États-Unis, au Canada et au Royaume-Uni, a évalué des patients de ≤ 24 mois souffrant de DBP et des prématurés nés à ≤ 35 semaines d’âge gestationnel âgés de ≤ 6 mois au début de l’étude. Les patients atteints d’une cardiopathie congénitale non corrigée étaient exclus de l’étude. Durant cette étude d’innocuité et d’efficacité, après répartition aléatoire, 1002 patients ont reçu 1 fois par mois pendant 5 mois 15 mg/kg de poudre lyophilisée SYNAGIS reconstituée et 500 patients, un placebo. Une proportion de 99 % de tous les sujets ont terminé l’étude et 93 % ont reçu les 5 injections. Le principal paramètre étudié était l’incidence de l’hospitalisation secondaire à une infection par le VRS.
Des hospitalisations secondaires à une infection par le VRS se sont produites chez 53 des 500 (10,6 %) patients du groupe placebo et chez 48 des 1002 (4,8 %) patients du groupe SYNAGIS, ce qui représente une diminution de 55 % (p < 0,001). On a observé une diminution des hospitalisations secondaires à une infection par le VRS tant chez les patients qui présentaient un diagnostic de DBP au début de l’étude (34/266 [12,8 %] dans le groupe placebo comparativement à 39/496 [7,9 %] dans le groupe SYNAGIS) que chez les prématurés ne présentant pas de DBP (19/234 [8,1 %] dans le groupe placebo comparativement à 9/506 [1,8%] dans le groupe SYNAGIS). Cette diminution a été observée tout au long de la saison des infections par le VRS.
Parmi les autres paramètres étudiés, on a remarqué que l’incidence de l’admission aux soins intensifs durant l’hospitalisation secondaire à une infection par le VRS était plus faible chez les sujets recevant SYNAGIS (1,3 %) que chez ceux qui recevaient le placebo (3,0 %); toutefois, on n’a observé aucune différence quant à la durée moyenne du séjour aux soins intensifs entre les 2 groupes. Dans l’ensemble, les données n’incitent pas à penser que l’infection par le VRS était moins grave chez les patients qui ont reçu SYNAGIS et ont dû être hospitalisés à cause de cette infection comparativement aux patients qui ont reçu le placebo et ont dû être hospitalisés pour la même raison. SYNAGIS n’a pas modifié l’incidence ni la durée moyenne de l’hospitalisation secondaire à une infection respiratoire qui n’a pas été causée par le VRS ni l’incidence de l’otite moyenne.
Étude MI-CP110
Au cours de l’étude MI-CP110, menée dans 347 centres en Amérique du Nord, dans l’Union européenne et dans 10 autres pays, on a évalué des patients de ≤ 24 mois atteints de pneumopathie chronique de la prématurité et des prématurés (nés à 35 semaines ou moins d’âge gestationnel) qui étaient âgés de 6 mois ou moins à leur admission à l’étude. Les patients atteints d’une cardiopathie congénitale importante sur le plan hémodynamique ont été exclus de cette étude et ont fait l’objet d’une étude distincte. Dans cette étude, après répartition aléatoire, des patients ont reçu, 1 fois par mois pendant 5 mois, 15 mg/kg de solution pour injection SYNAGIS (N = 3306) utilisée comme témoin actif pour évaluer un anticorps monoclonal expérimental (N = 3329). On a suivi les patients pendant 150 jours afin d’évaluer l’innocuité et l’efficacité du médicament. Une proportion de 98 % de tous les sujets recevant SYNAGIS ont terminé l’étude et 97 % ont reçu les 5 injections. Le principal paramètre étudié était l’incidence de l’hospitalisation secondaire à une infection par le VRS.
Des hospitalisations secondaires à une infection par le VRS se sont produites chez 62 des 3306 (1,9 %) patients du groupe SYNAGIS. Le taux d’hospitalisations secondaires à une infection par le VRS observée chez les patients ayant reçu un diagnostic de pneumopathie chronique de la prématurité était de 28/723 (3,9 %), et il était de 34/2583 (1,3 %) chez ceux qui avaient reçu un diagnostic de prématurité sans pneumopathie chronique.
Étude MI-CP048
Au cours de l’étude MI-CP048, menée dans 76 centres aux États-Unis, au Canada, en France, en Allemagne, en Pologne, en Suède et au Royaume-Uni, on a évalué des patients de ≤ 24 mois atteints de cardiopathie congénitale importante sur le plan hémodynamique. Durant cette étude, après répartition aléatoire, 639 patients ont reçu, 1 fois par mois pendant 5 mois, 15 mg/kg de poudre lyophilisée SYNAGIS reconstituée et 648 patients, un placebo. L’étude a été menée pendant 4 saisons consécutives d’infections par le VRS. Les patients ont été stratifiés par lésion cardiaque (cyanogène par rapport aux autres), puis on les a suivis pendant 150 jours afin d’évaluer l’innocuité et l’efficacité du médicament. Une proportion de 96 % de tous les sujets ont terminé l’étude et 92 % ont reçu les 5 injections. Le principal paramètre étudié était l’incidence de l’hospitalisation secondaire à une infection par le VRS.
Des hospitalisations secondaires à une infection par le VRS se sont produites chez 63 des 648 (9,7 %) patients du groupe placebo et chez 34 des 639 (5,3 %) patients du groupe SYNAGIS, ce qui représente une diminution de 45 % (p = 0,003). La réduction des hospitalisations secondaires à une infection par le VRS demeurait dans les mêmes proportions, quels que soient la région géographique, le type de lésions cardiaques (cyanogène par rapport aux autres) et les sous-groupes d’enfants déterminés par le sexe, l’âge, le poids, la race et la présence des anticorps neutralisants contre le VRS au moment de leur admission. Les paramètres d’efficacité secondaires qui ont montré des réductions significatives chez les patients du groupe SYNAGIS par rapport à ceux du groupe placebo, sont : le nombre total de jours d’hospitalisation secondaire à une infection par le VRS (diminution de 56 %, p = 0,003) et le nombre total de jours d’hospitalisation nécessitant une oxygénation d'appoint (diminution de 73 %, p = 0,014).
Étude MI-CP124
Au cours de l’étude MI-CP124, menée dans 162 centres en Amérique du Nord, dans l’Union européenne et dans 4 autres pays pendant 2 saisons des infections par le VRS, on a évalué
des patients de ≤ 24 mois atteints de cardiopathie congénitale importante sur le plan hémodynamique. Dans cette étude, après répartition aléatoire, des patients ont reçu, 1 fois par mois pendant 5 mois, 15 mg/kg de solution pour injection SYNAGIS (N = 612) utilisée comme témoin actif pour évaluer un anticorps monoclonal expérimental (N = 624). Les sujets ont été stratifiés selon la lésion cardiaque (cyanogène par rapport aux autres) et on les a suivis pendant 150 jours afin d’évaluer l’innocuité et l’efficacité du médicament. Une proportion de 97 % de tous les sujets recevant SYNAGIS ont terminé l’étude et 95 % ont reçu les 5 injections. Le principal paramètre étudié était l’ensemble des effets indésirables et les effets indésirables graves, et le paramètre d’évaluation secondaire était l’incidence de l’hospitalisation secondaire à une infection par le VRS. L’incidence de l’hospitalisation secondaire à une infection par le VRS était de 16 sur 612 (2,6 %) dans le groupe SYNAGIS.
Étude MI-CP026 – Réduction de la charge virale dans des aspirats d’origine trachéale
On a mené 1 étude chez des enfants hospitalisés et intubés à la suite d’une infection par le VRS afin de déterminer si SYNAGIS (préparation liquide) pouvait réduire la charge du VRS dans les sécrétions d’origine trachéale; 17 enfants ont reçu de façon aléatoire une perfusion unique par voie intraveineuse à 15 mg/kg de SYNAGIS et 18 enfants, un placebo. Les résultats apparaissent au Tableau 5 .
Tableau 5 – Détermination quantitative de la charge du VRS par méthode des plages de lyse (log10) sur des aspirats d’origine trachéale
| Placebo (E.-T.) | SYNAGIS (E.-T.) | p | |
Charge moyenne au début de l’étude | 4,8 (0,3) | 4,8 (0,3) | |
| Diminution de la charge au jour 1 | 0,6 (0,2) | 1,7 (0,3) | 0,004 |
| Diminution de la charge au jour 2 | 1,0 (0,4) | 2,5 (0,3) | 0,012 |
| Diminution de la charge au jour 3 | 1,9 (0,7) | 2,8 (0,4) | 0,288 |
| Diminution de la charge au jour 4 | 2,1 (0,7) | 2,8 (0,5) | 0,500 |
| Diminution de la charge au jour 5 | 1,8 (0,7) | 2,7 (0,5) | 0,417 |
E.-T. = erreur-type
On a constaté que SYNAGIS faisait diminuer de façon significative la charge du VRS dans les sécrétions de la trachée, comparativement au placebo. Toutefois, malgré l’effet antiviral de SYNAGIS, on n’a noté aucune différence quant à la gravité de l’infection par le VRS dans 3 études sur le traitement; en effet, le nombre de jours d’hospitalisation secondaire à une infection par le VRS, le nombre de jours de ventilation artificielle et le nombre de jours d’hospitalisation nécessitant une oxygénation d’appoint étaient semblables dans le groupe placebo et le groupe SYNAGIS.
14.3 Études de biodisponibilité comparatives
Étude MI-CP080
Le comportement pharmacocinétique, l’innocuité et la tolérabilité de la poudre lyophilisée SYNAGIS reconstituée et de la solution pour injection SYNAGIS ont été évalués après leur administration par voie intramusculaire et intraveineuse dans le cadre de l’étude MI-CP080. Au cours de cette étude, après répartition aléatoire, des volontaires sains adultes des 2 sexes âgés de 18 à 49 ans ont reçu à double insu la poudre lyophilisée SYNAGIS reconstituée ou la solution pour injection SYNAGIS comme suit :
Groupe 1 (N = 12) : 3 mg/kg, voie intramusculaire, solution pour injection les jours 0 et 30 de l’étude
Groupe 2 (N = 12) : 3 mg/kg, voie intramusculaire, poudre lyophilisée reconstituée les jours 0 et 30 de l’étude
Groupe 3 (N = 12) : 15 mg/kg, voie intraveineuse, solution pour injection le jour 0 de l’étude
Groupe 4 (N = 12) : 15 mg/kg, voie intraveineuse, poudre lyophilisée reconstituée le jour 0 de l’étude
L’administration de SYNAGIS par voie intramusculaire a été limitée à 1 dose de 3 mg/kg en raison des restrictions liées au volume d’injection chez un volontaire adulte; les injections ont été administrées 2 fois, 1 fois le jour 0 et 1 fois le jour 30. L’administration par voie intraveineuse a été effectuée 1 fois le jour 0.
Les paramètres pharmacocinétiques des préparations de poudre lyophilisée et de solution pour injection SYNAGIS après l’administration d’une dose de 3 mg/kg par voie intramusculaire et d’une dose de 15 mg/kg par voie intraveineuse sont présentés au Tableau 6 .Ces résultats corroborent la similitude des paramètres pharmacocinétiques des 2 préparations de SYNAGIS.
Tableau 6 – Sommaire des paramètres pharmacocinétiques de SYNAGIS après l’administration du médicament chez des volontaires sains adultes des 2 sexes âgés de 18 à 49 ans (étude MI-CP080)
| 3 mg/kg IM | 15 mg/kg IV | ||||||||||||
| Paramètre | Solution pour | Poudre | Solution pour | Poudre lyophilisée SYNAGIS N = 12 Moyenne arithmétique (E.-T.) | |||||||||
| injection | lyophilisée | injection | |||||||||||
| SYNAGIS | SYNAGIS | SYNAGIS | |||||||||||
| N = 12 | N = 12 | N = 12 | |||||||||||
| Moyenne | Moyenne | Moyenne | |||||||||||
| arithmétique | arithmétique | arithmétique | |||||||||||
| (E.-T.) | (E.-T.) | (E.-T.) | |||||||||||
ASC0-∞ (mcg•jour/mL) | 890 (111,5) | 844 (119,9) | 6673 (749,2) | 6310 (413,2)a | |||||||||
ASC0-30 (mcg•jour/mL) | 569 (56,5) | 511 (44,1) | 4240 (335,1) | 4390 (229,2)a | |||||||||
Cmax (mcg/mL) | 32,6 (2,35) | 29,6 (2,84) | 502,5 (35,89) | 585,0 (32,4) | |||||||||
Tmax (jours) | 3,063 (0,2603) | 3,889 (0,5944) | 0,161 (0,0503) | 0,094 (0,0466) | |||||||||
t½ (jours) | 19,8 (3,38) | 20,1 (3,28) | 20,6 (2,23) | 18,3 (1,93)a | |||||||||
a. N = 11
15 MICROBIOLOGIE
Épreuves de laboratoire
Lors des études de laboratoire, on a noté que le palivizumab pouvait fausser les résultats des tests diagnostiques immunologiques de l’infection par le VRS. Les résultats des épreuves immunoenzymatiques, des épreuves immunologiques de chromatographie rapide, et des épreuves d’immunofluorescence et d’immunofluorescence directe faites au moyen d’anticorps monoclonaux ciblant la protéine F du VRS peuvent être faussés. La prudence est donc de rigueur dans l’interprétation de résultats négatifs aux épreuves immunologiques lorsqu’on est en présence de signes cliniques s’apparentant à ceux d’une infection par le VRS. Une épreuve d’amplification en chaîne par polymérase avec transcription inverse (RT-PCR), dont les résultats ne sont pas faussés par le palivizumab, peut se révéler utile pour confirmer en laboratoire la présence d’une infection par le VRS. Voir la section 9.7 Interactions médicament-tests de laboratoire.
Activité antivirale
L’activité antivirale du palivizumab a été évaluée dans un essai de microneutralisation au cours duquel des concentrations croissantes d’anticorps ont été incubées avec le VRS avant que ne soient ajoutées les cellules épithéliales humaines HEp-2. Après incubation pendant 4 à 5 jours, les taux d’antigènes du VRS ont été mesurés par dosage immunoenzymatique (ELISA). Le titre de séroneutralisation (concentration nécessaire pour inhiber 50 % de la réplication virale [CI50]) est exprimé par la concentration d’anticorps nécessaire pour réduire de 50 % la détection des antigènes du VRS, par comparaison à un échantillon cellulaire infecté par le virus, mais non traité. Les valeurs médianes de la CI50 du palivizumab étaient de 0,65 mcg/mL (moyenne [écart-type] = 0,75 [0,53] mcg/mL; n = 69, plage de 0,07 à 2,89 mcg/mL) et de 0,28 mcg/mL (moyenne [écart-type] = 0,35 [0,23] mcg/mL; n = 35, plage de 0,03 à 0,88 mcg/mL) à l’égard des isolats cliniques du VRS A et du VRS B, respectivement. La majorité des isolats cliniques du VRS testés (n = 96) ont été recueillis chez des sujets résidant aux États-Unis; le reste des isolats provenaient de sujets résidant au Japon (n = 1), en Australie (n = 5) et en Israël (n = 2). Ces isolats codaient les polymorphismes de la séquence de la protéine hybride (F) du VRS que l’on retrouve le plus fréquemment dans les isolats cliniques à l’échelle mondiale.
Résistance
Le palivizumab se lie à une région hautement conservée du domaine extracellulaire de la protéine hybride (F) mature du VRS, plus communément appelée site antigénique II ou site antigénique A, qui contient les acides aminés 262 à 275. On a observé que tous les mutants du VRS qui présentaient une résistance au palivizumab comportaient des modifications dans la composition des acides aminés de cette région de la protéine F. Aucune autre variation connue de séquences polymorphes ou non polymorphes, à l’exception de celles observées sur le site antigénique A de la protéine F du VRS, n’a été associée à une résistance du VRS au pouvoir neutralisant du palivizumab. Au moins une des substitutions associées à la résistance au palivizumab, N262D, K272E/Q ou S275F/L, a été décelée dans 8 des 126 isolats cliniques du VRS provenant de sujets chez qui l’immunoprophylaxie avait échoué, ce qui se traduit par une fréquence regroupée de mutations associées à une résistance de 6,3 %. L’analyse des résultats cliniques n’a révélé aucun lien entre les variations dans la séquence du site antigénique A et la gravité de l’infection par le VRS chez les enfants qui avaient fait l’objet d’une immunoprophylaxie par le palivizumab et qui ont néanmoins développé une affection des voies respiratoires inférieures causée par le VRS. L’analyse de 254 isolats cliniques du VRS recueillis chez des sujets qui n’avaient jamais été soumis à une immunoprophylaxie a permis de mettre en évidence des substitutions associées à une résistance au palivizumab chez 2 d’entre eux (1 au sein de N262D et 1 au sein de S275F), révélant ainsi une fréquence de mutations associées à une résistance de 0,79 %.
16 TOXICOLOGIE NON CLINIQUE
Toxicité aiguë
Lapins
Des lapins blancs de Nouvelle-Zélande ont reçu 1 injection intramusculaire ou sous-cutanée de 15 ou de 50 mg/kg de palivizumab ou de la solution témoin (2 x la solution tampon; 0,15 ou 0,5 mL/kg), puis ont été sacrifiés au jour 4 (intérimaire) ou au jour 15 (terminal). Les lapins étaient pesés avant l’administration et avant le sacrifice intérimaire ou terminal, puis, on déterminait les variations de poids. Chez les animaux qui ont été sacrifiés au jour 4 ou au jour 15, le poids n’a pas été affecté par la voie d’administration ni par la dose de la solution témoin ou du palivizumab. On a noté un érythème léger (jour 2) et très léger (jours 3 et 4) chez 1 des 8 animaux ayant reçu 1 injection intramusculaire de 50 mg/kg de palivizumab (groupe 5). On a également observé un très léger érythème aux jours 2 et 3 chez 1 des 8 animaux ayant reçu 1 injection sous-cutanée de 15 mg/kg de palivizumab (groupe 4). On a observé un hématome au jour 2 chez 1 des 8 animaux ayant reçu 1 injection sous-cutanée de 50 mg/kg de palivizumab (groupe 6), mais il a disparu le lendemain. On a observé une lésion durant l’autopsie (jour 4) chez 1 des 4 animaux ayant reçu 1 injection intramusculaire de 0,15 mL/kg de la solution témoin (groupe 1). La cause la plus probable des lésions macroscopiques est un trauma survenu durant l’injection. L’évaluation microscopique du point d’injection chez les animaux ayant fait l’objet d’une autopsie au jour 4 ou 15 a confirmé que le traitement par le palivizumab n’avait entraîné aucune lésion attribuable au produit à l’étude.
Les lésions tissulaires causées par le palivizumab ont été évaluées dans le cadre d’une étude sur le respect des bonnes pratiques de laboratoire menée chez des lapins blancs de Nouvelle-Zélande. On a injecté le produit lyophilisé dans l’excipient par voie intramusculaire et par voie sous-cutanée dans les muscles de la cuisse de lapins appartenant à des groupes formés de 2 lapins et de 2 lapines; 1 groupe recevait la solution témoin (5,6 % de mannitol, 3,0 mM de glycine, 47 mM d’histidine), tandis que les 2 autres groupes recevaient 1 injection de 15 ou de 50 mg/kg en bolus. La dose la plus faible était équivalente à la dose maximale recommandée chez l’humain, tandis que la dose la plus élevée équivalait à 3 fois la dose chez l’humain. Les animaux ont toléré les traitements sans montrer de signes de toxicité générale. Aux jours d’évaluation 4 et 15, certains points d’injection montraient des marques d’érythème, mais la plupart étaient intacts. On a observé l’apparition d’un hématome au point d’injection chez un lapin du groupe ayant reçu la dose la plus élevée, probablement à cause d’une injection accidentelle à l’intérieur ou à proximité d’un vaisseau sanguin important. L’examen histologique des points d’injection n’a révélé aucun signe d’intolérance locale.
Rats
Une étude de 14 jours portant sur la toxicité d’une dose unique a été menée chez des groupes de 6 rats et de 6 rates de race Sprague-Dawley recevant 1 dose unique par voie intraveineuse pouvant atteindre 840 mg/kg ou 56 fois la dose maximale de 15 mg/kg administrée aux humains. En se fondant sur le poids des rats mâles et femelles avant l’étude, on a ajusté la dose en fonction du poids moyen de chaque groupe. Les rats ont reçu le palivizumab à raison de 1 dose de 210 mg/kg (1,2 mL), de 420 mg/kg (2,4 mL) ou de 840 mg/kg (5,0 mL) ou 1 injection de 5,0 mL de la solution tampon témoin. Les rates ont reçu le palivizumab à raison de 1 dose de 210 mg/kg (1,0 mL), de 420 mg/kg (1,9 mL) ou de 840 mg/kg (3,9 mL) ou 1 injection de 3,9 mL de la solution tampon témoin. La concentration de toutes les doses du
médicament à l’étude administré était de 57 mg/mL. Bien que la voie d’administration privilégiée en clinique soit la voie intramusculaire et non intraveineuse, cette dernière a procuré une réponse efficace chez les rats des cotonniers infectés par le VRS, et les pics plasmatiques (Cmax) obtenus par cette voie étaient supérieurs et plus susceptibles d’entraîner une toxicité générale. D’après les calculs de la surface corporelle, on s’attendait que ces doses équivalent jusqu’à 8 fois l’exposition prévue chez l’humain. Ainsi, 2 fois par jour, on observait les animaux dans leur cage et on notait ce que l’on voyait; environ 1 heure après l’administration de la dose, on observait tous les rats afin de déceler des signes de pharmacotoxicité ou de mortalité, puis chaque semaine afin de noter les signes et les anomalies cliniques. Les animaux ont subi un examen des yeux avant le traitement et avant l’autopsie. En outre, on a surveillé les paramètres suivants chez ces animaux pendant 14 jours : évaluations habituelles des signes cliniques, variation du poids corporel, consommation d’aliments, ophtalmoscopie, hématologie ainsi que pathologie clinique et anatomique. Malgré les doses beaucoup plus grandes administrées aux animaux, comparativement à l’exposition chez l’humain, on n’a pas observé de toxicité générale. On a signalé des lésions superficielles de la cornée, mais on les a attribuées aux prélèvements sanguins répétés dans le sinus sous-orbitaire.
On a prélevé des échantillons de sang et de sérum pour le commanditaire au cours de la semaine précédant le traitement, aux jours 0, 1, 3, 5 et 7 et avant l’autopsie (jour 14). On a également recueilli des échantillons de sang pour des analyses hématologiques avant le traitement, au jour 3 et au moment de l’autopsie. On a aussi prélevé des échantillons de sérum pour effectuer des analyses biochimiques au cours de la semaine précédant le traitement (les échantillons ont été congelés au cas où des tests seraient nécessaires plus tard) et avant l’autopsie. Au jour 14, tous les rats de tous les groupes ont subi une autopsie complète. Tous les tissus prélevés chez les animaux des groupes 1 (0 mg/kg), 2 (210 mg/kg) et 4 (840 mg/kg) ont subi un examen histologique. Puisqu’on n’a observé aucune lésion macroscopique ou histologique reliée au traitement dans ces groupes, on n’a pas examiné les tissus des animaux du groupe 3 (420 mg/kg).
Tous les animaux ont survécu jusqu’au moment du sacrifice. Les seuls signes cliniques anormaux observés sont apparus chez 1 rat du groupe 1 aux jours 7 (exophtalmie et opacité de la cornée) et 14 (opacité de la cornée) et chez 1 rate du groupe 1 aux jours 7 et 14 (opacité de la cornée). À tous les autres intervalles d’examen physique, ces rats ont été considérés comme normaux sur le plan clinique. Aucune anomalie ophtalmique n’a été observée avant l’administration du produit à l’étude. On a observé des cas de panophtalmie dans l’œil droit d’un rat et d’une rate du groupe 1, ainsi qu’un décollement de la rétine de l’œil droit d’un rat du groupe 2 et un décollement de la rétine accompagné d’hémorragie dans l’œil droit d’une rate du groupe 4. Ces lésions ont été considérées secondaires aux prélèvements sanguins effectués précédemment dans le sinus sous-orbitaire. Aucune variation significative du poids corporel ni de la consommation d’aliments n’a été observée durant cette étude.
Des différences statistiquement significatives entre les groupes, comparativement aux valeurs du groupe témoin de même sexe, dans les données sur la pathologie clinique, ont été considérées comme le fruit du hasard et ne traduisaient pas un effet toxique du médicament. Les observations notées à l’autopsie n’ont pas été attribuées au médicament à l’étude. On n’a constaté aucune variation significative du poids des organes dans chaque groupe d’animaux. Dans tous les groupes, on n’a observé aucune lésion sur le plan histologique liée au traitement, peu importe le tissu étudié. Les lésions sporadiques que l’on retrouve souvent chez ces rats de laboratoire étaient rares.
Les rats et les rates qui ont reçu 1 injection intraveineuse unique de 210, de 420 ou de 840 mg/kg de palivizumab dans le cadre de cette étude n’ont montré aucun signe de toxicité.
Singes cynomolgus
L’étude de la toxicité aiguë du palivizumab administré par voie intraveineuse à des singes cynomolgus comportait 3 groupes de 2 singes de chaque sexe par groupe. Les animaux du groupe 1 servaient de témoins et ont reçu un soluté physiologique tamponné par les phosphates, tandis que les animaux des groupes 2 et 3 ont reçu 1 dose du médicament à l’étude de 10 et de 30 mg/kg, respectivement (dose équivalant à 2 fois la dose maximale administrée à l’humain). Les singes recevaient la dose par perfusion intraveineuse au moyen d’un cathéter percutané inséré dans une veine périphérique. Les animaux étaient retenus à l’aide d’écharpes, et la perfusion de la solution témoin ou du médicament à l’étude s’est effectuée en 15 minutes, sans administration de tranquillisants, au jour 1 de l’étude.
On a observé les animaux pendant 14 ou 29 jours; 1 animal de chaque sexe et de chaque groupe a subi une autopsie macroscopique complète aux jours 15 ou 30. Différents paramètres ont été analysés afin d’évaluer la toxicité du médicament à l’étude.
Les observations cliniques quotidiennes ont révélé les effets suivants chez les groupes ayant reçu le médicament à l’étude et la solution témoin (groupe ayant présenté le plus d’effets) : érosions, gales, érythème, ecchymoses, œdème (à différents endroits du corps), pâleur des muqueuses, alopécie, salivation et décoloration des fèces. Ces observations n’ont pas été associées à l’administration du médicament à l’étude, mais semblaient plutôt secondaires aux nombreux prélèvements de sang effectués ainsi qu’au stress et aux traumas qu’ils ont provoqués. Par ailleurs, on n’a observé aucune variation notable du poids corporel, de la consommation d’aliments, de l’examen physique, de la tension artérielle ni de la température corporelle qui puisse être attribuable au médicament à l’étude.
L’analyse des données pathologiques cliniques a indiqué une diminution de l’hémoglobine (HGB) et de l’hématocrite (HCT), plus particulièrement chez 1 femelle du groupe 2 et 2 femelles des groupes 1 et 3 quelques jours suivant l’administration. Toutefois, ces valeurs ont commencé à se rétablir dès le jour 8, comme en fait preuve l’augmentation de la numération des réticulocytes et la tendance à la hausse de l’hémoglobine et de l’hématocrite. Ces diminutions ont été attribuées aux prélèvements de sang répétés nécessaires aux analyses pharmacocinétiques.
L’analyse des paramètres biochimiques du sérum a révélé des valeurs élevées de la créatinine kinase (CK), de la lactodéshydrogénase (LDH) et de l’aspartate aminotransférase (AST) chez tous les animaux aux jours 1 à 2 et chez quelques animaux au jour 3, et ce, dans les groupes ayant reçu la solution témoin et le médicament à l’étude. Ces élévations semblent être dues aux procédures de contention utilisées pour administrer le médicament à ces animaux; en effet, ces méthodes d’immobilisation auraient fait augmenter l’activité enzymatique des muscles. Ainsi, les élévations mentionnées précédemment ne seraient pas liées au médicament à l’étude. La diminution de l’azote uréique du sang chez tous les animaux des groupes 1 et 2 et chez les femelles du groupe 3 au jour 3 seulement a été difficile à interpréter, mais n’a pas été considérée comme un effet du médicament à l’étude puisqu’elle a également été observée chez des animaux témoins.
Aucun changement notable n’a été observé quant à la coagulation sanguine et à l’analyse des urines, comparativement aux animaux des groupes témoins. L’analyse du poids des organes a indiqué des variations de plusieurs tissus chez les animaux des groupes 2 et 3,
comparativement aux animaux du groupe 1. Toutefois, puisque les données disponibles ne provenaient que d’un seul animal de chaque sexe par groupe, on n’a pas pu déterminer la signification de ces écarts.
L’autopsie macroscopique a indiqué la présence de nombreux foyers isolés de couleur rouge-violet autour de la veine saphène de 5 singes au jour 15 et de 4 singes au jour 30. De plus, on a observé des hémorragies et un œdème sous-cutanés chez 1 mâle du groupe 2. Ces observations ont été attribuées à la cathétérisation utilisée pour administrer le médicament.
L’examen microscopique a révélé dans les tubules rénaux et quelques autres organes d’une femelle du groupe 3 la présence d’un pigment globulaire de couleur brun doré correspondant à de l’hémosidérine. Un pigment semblable, mais correspondant davantage à la lipofuscine, a été observé dans les cellules épithéliales des tubules rénaux d’une femelle du groupe 1. En tout, 1 mâle du groupe 3, 1 femelle du groupe 1 et 1 femelle du groupe 2 ont également présenté des pigments dans les tubules rénaux au jour 30. Ces pigments ressemblant à l’hémosidérine étaient de nature fortuite, non liés au palivizumab et sans conséquences sur le bien-être des primates. La femelle du groupe 3 mentionnée ci-dessus a également présenté des cristaux dans les tubules corticaux; les données dont on disposait n’ont pas pu confirmer la raison précise de la présence de ces cristaux. L’observation microscopique a également révélé une inflammation aiguë au point d’injection chez tous les animaux ainsi qu’une hémorragie légère ou modérée à la veine saphène chez les mâles des groupes 1 et 2. On a également observé une lésion d'origine traumatique et un foyer sous-capsulaire dans une coupe du foie de 1 mâle du groupe 3 et de 1 femelle du groupe 2, respectivement.
Aucune observation microscopique n’a pu être attribuée spécifiquement au médicament à l’étude.
Les données obtenues dans le cadre de cette étude n’ont pas montré de potentiel de toxicité par suite de la perfusion intraveineuse du médicament à l’étude d’une dose pouvant atteindre 30 mg/kg chez les singes cynomolgus sous observation pendant 30 jours.
Toxicité à long terme
Aucune étude de toxicité à long terme n’a été effectuée, étant donné l’absence de réactivité des tissus au palivizumab, la neutralisation possible de l’anticorps humanisé, le risque d’anaphylaxie ou de formation d’un complexe immun en présence de la protéine étrangère et le temps considérable séparant les expositions chez l’humain.
Mutagénicité et cancérogénicité
Aucune étude de carcinogénicité n’a été effectuée avec le palivizumab.
Aucune étude de mutagénicité n’a été effectuée avec le palivizumab. Ce type d’étude n’est normalement pas requis pour les produits formés d’anticorps monoclonaux.
Génotoxicité
Aucune étude de génotoxicité n’a été effectuée avec le palivizumab.
Toxicologie pour la reproduction et le développement
Aucune étude de la reproduction n’a été effectuée avec le palivizumab.