


Monographie de produit - Sotrovimab Pour Injection
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| 2 CONTRE-INDICATIONS | 2023-01 |
TABLE DES MATIÈRES
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ................... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS .............................................................................................................. 4
1.1 Enfants (12 ans ou plus et pesant au moins 40 kg) .................................................. 4
1.2 Personnes âgées ....................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................ 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.1 Considérations posologiques .................................................................................... 5
4.2 Posologie recommandée et ajustement posologique .............................................. 6
4.3 Reconstitution ........................................................................................................... 6
4.4 Administration .......................................................................................................... 7
5 SURDOSAGE ............................................................................................................... 8
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ............ 8
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 9
7.1 Populations particulières .......................................................................................... 9
7.1.1 Femmes enceintes .............................................................................................. 9
7.1.2 Femmes qui allaitent ........................................................................................ 10
7.1.3 Enfants .............................................................................................................. 10
7.1.4 Personnes âgées ............................................................................................... 10
8 EFFETS INDÉSIRABLES ............................................................................................... 10
8.1 Aperçu des effets indésirables ................................................................................ 10
8.2 Effets indésirables observés dans les études cliniques .......................................... 11
8.2.1 Effets indésirables observés au cours des études cliniques – enfants ............. 12
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives ........................................................................................... 12
8.5 Effets indésirables observés après la mise en marché ........................................... 13
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 13
9.2 Aperçu des interactions médicamenteuses............................................................ 13
9.3 Interactions médicament-comportement .............................................................. 13
9.4 Interactions médicament-médicament .................................................................. 13
9.5 Interactions médicament-aliment .......................................................................... 13
9.6 Interactions médicament-plante médicinale ......................................................... 13
9.7 Interactions médicament-examens de laboratoire ................................................ 13
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 13
10.1 Mode d’action ................................................................................................... 13
10.3 Pharmacocinétique ........................................................................................... 14
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 14
PARTIE II : INFORMATIONS SCIENTIFIQUES .......................................................................... 16
13 INFORMATIONS PHARMACEUTIQUES ....................................................................... 16
14 ÉTUDES CLINIQUES ................................................................................................... 16
14.1 Conception de l’essai et caractéristiques démographiques de l’étude ........... 16
14.2 Résultats de l’étude .......................................................................................... 19
14.4 Immunogénicité ................................................................................................ 20
15 MICROBIOLOGIE ....................................................................................................... 20
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 26
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ........................................................................ 27
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Le sotrovimab est indiqué pour le traitement de la maladie à coronavirus 2019 (COVID-19) de forme légère à modérée, confirmée par un test de dépistage viral direct du SRAS-CoV-2, chez les adultes et les adolescents (âgés de 12 ans ou plus et pesant au moins 40 kg) qui présentent un risque élevé de progression de la maladie vers une forme nécessitant une hospitalisation et/ou vers le décès.
L’utilisation du sotrovimab n’est pas autorisée chez les patients :
- qui sont hospitalisés en raison de la COVID-19; OU
- qui ont besoin d’une oxygénothérapie en raison de la COVID-19; OU
- qui ont besoin d’une augmentation du débit d’oxygène par rapport au débit initial en raison de la COVID-19 (chez les patients sous oxygénothérapie au long cours en raison d’une maladie concomitante sous-jacente non liée à la COVID-19).
Le traitement par le sotrovimab ne s’est pas avéré bénéfique chez les patients hospitalisés en raison de la COVID-19. Les anticorps monoclonaux anti-SRAS-CoV-2 peuvent être associés à des résultats cliniques défavorables lorsqu’ils sont administrés à des patients hospitalisés en raison de la COVID-19 qui nécessitent une oxygénothérapie à haut débit ou une ventilation mécanique.
Les variants en circulation du virus SRAS-CoV-2 peuvent être associés à une résistance aux anticorps monoclonaux. Les professionnels de la santé doivent régulièrement consulter les renseignements concernant la résistance aux antiviraux à la section 15 MICROBIOLOGIE ainsi que la littérature pour connaître l’information sur les variants particuliers et la résistance, qui peut être mise à jour périodiquement.
1.1 Enfants (12 ans ou plus et pesant au moins 40 kg)
L’utilisation du sotrovimab n’est pas autorisée chez les patients de moins de 12 ans ou chez les adolescents pesant moins de 40 kg. L’innocuité et l’efficacité (efficacité réelle) du sotrovimab n’ont pas été évaluées chez les enfants (de moins de 18 ans). Le schéma posologique recommandé chez les patients âgés de 12 à 17 ans et pesant au moins 40 kg devrait entraîner des expositions sériques au sotrovimab comparables à celles observées chez les adultes, d’après une échelle allométrique (qui tenait compte de l’effet des variations de poids corporels associées à l’âge sur la clairance et le volume de distribution). Il est fortement recommandé de surveiller de près cette population de patients.
1.2 Personnes âgées
Aucun ajustement posologique n’est requis chez les patients de plus de 65 ans (voir 10.3 Pharmacocinétique – Populations et états pathologiques particuliers).
2 CONTRE-INDICATIONS
Le sotrovimab est contre-indiqué chez les patients qui présentent une hypersensibilité ou des antécédents de réaction anaphylactique au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Le sotrovimab doit être dilué avant son administration. Les instructions pour la dilution du produit médicinal avant son administration se trouvent à la section 4.3 Reconstitution. Le sotrovimab doit être préparé et administré par un professionnel de la santé qualifié.
Le sotrovimab est administré en une seule perfusion intraveineuse (i.v.) et ne doit pas être administré par injection intraveineuse rapide ou en bolus.
Le sotrovimab doit être administré uniquement dans des établissements où les fournisseurs de soins de santé ont un accès immédiat à des médicaments pour traiter une réaction sévère, telle qu’une réaction sévère à la perfusion ou une anaphylaxie, et la capacité d’utiliser un système médical d’urgence, au besoin. Les patients doivent faire l’objet d’une surveillance pendant l’administration du sotrovimab et durant une période minimale de 1 heure après l’administration.
Le sotrovimab doit être administré aux patients atteints de la COVID-19 légère ou modérée aussitôt que possible après l’apparition des symptômes et la confirmation de la maladie par un résultat positif à une méthode validée de dépistage viral direct du SRAS-CoV-2.
Sélection des patients
Le sotrovimab est autorisé pour le traitement de patients atteints de la COVID-19 de forme légère à modérée qui présentent un risque élevé d’hospitalisation et/ou de décès. Afin de déterminer le risque d’hospitalisation ou de décès, les prescripteurs doivent consulter les lignes directrices nationales ou internationales, par exemple, celles émises par l’Agence de la santé publique du Canada, à l’adresse :
https://www.canada.ca/fr/sante-publique/services/maladies/2019-nouveau-coronavirus/document-orientation/signes-symptomes-gravite.html.
Dans l’essai pivot sur le sotrovimab mené chez des patients ambulatoires atteints de COVID-19 de forme légère à modérée, le risque a été considéré comme élevé chez les patients présentant au moins un des critères suivants :
- âge avancé (55 ans ou plus), sans égard aux maladies concomitantes;
18 ans ou plus ET présence d’au moins une des comorbidités suivantes :
- diabète (nécessitant un traitement pharmacologique);
- obésité (indice de masse corporelle [IMC] > 30 kg/m2);
- néphropathie chronique (soit un débit de filtration glomérulaire estimé [DFGe] < 60 selon la formule MDRD);
- insuffisance cardiaque congestive (classe II de la NYHA ou classe supérieure);
- maladie pulmonaire obstructive chronique (antécédents de bronchite chronique, de maladie pulmonaire obstructive chronique ou d’emphysème avec dyspnée à l’effort);
- asthme modéré ou sévère (sujet ayant besoin d’un stéroïde par inhalation pour maîtriser les symptômes ou à qui on a prescrit des stéroïdes oraux au cours de l’année précédente).
4.2 Posologie recommandée et ajustement posologique
La posologie recommandée de sotrovimab est de 500 mg, administrée en une seule perfusion intraveineuse.
Enfants (12 ans ou plus et pesant au moins 40 kg)
Aucun ajustement posologique n’est requis chez les enfants âgés de 12 ans ou plus et qui pèsent au moins 40 kg. Le sotrovimab n’est pas recommandé chez les enfants âgés de moins de 12 ans ou pesant moins de 40 kg (voir 10.3 Pharmacocinétique – Populations et états pathologiques particuliers).
Personnes âgées
La pharmacocinétique du sotrovimab chez les patients de 65 ans ou plus n’a pas été quantifiée. Toutefois, aucun ajustement posologique ne devrait être nécessaire d’après l’expérience acquise avec d’autres anticorps monoclonaux. Dans le cadre des essais cliniques, aucun ajustement posologique n’a été apporté pour les patients de 65 ans ou plus (voir 10.3 Pharmacocinétique – Populations et états pathologiques particuliers).
Femmes enceintes ou qui allaitent
Aucun ajustement posologique n’est recommandé chez les femmes enceintes ou qui allaitent (voir 7.1.1 Femmes enceintes et 7.1.2 Femmes qui allaitent).
Atteinte rénale
Aucun ajustement posologique n’est requis en cas d’atteinte rénale (voir 10.3 Pharmacocinétique – Populations et états pathologiques particuliers).
Atteinte hépatique
Les effets de l’atteinte hépatique sur la pharmacocinétique du sotrovimab n’ont pas été évalués. Il n’est pas connu si l’atteinte hépatique influe sur la pharmacocinétique du sotrovimab (voir 10.3 Pharmacocinétique – Populations et états pathologiques particuliers).
4.3 Reconstitution
Aucune reconstitution du sotrovimab n’est requise. Une solution pour perfusion diluée doit être préparée dans le respect des techniques d’asepsie.
Directives pour la préparation
- 1)
Rassembler le matériel en vue de la préparation :
- un sac pour perfusion stérile en polychlorure de vinyle (PVC) ou en polyoléfine (PO) contenant 100 mL d’une solution de chlorure de sodium à 0,9 % pour injection ou d’une solution de dextrose à 5 % pour injection;
- un flacon de sotrovimab (500 mg/8 mL).
- 2) Sortir un flacon de sotrovimab du réfrigérateur et le laisser reposer pendant au moins 15 minutes, à l’abri de la lumière, pour qu’il atteigne la température ambiante.
- 3) Inspecter visuellement le flacon pour s’assurer qu’il ne contient aucune particule et qu’il ne présente aucun dommage visible. En cas d’anomalie, jeter la solution et en préparer une nouvelle. Le sotrovimab est une solution limpide, incolore ou jaune à brun.
- 4) Avant l’utilisation, faire tourner doucement le flacon plusieurs fois sans créer de bulles d’air. Ne pas le secouer ni l’agiter vigoureusement.
- 5) Retirer 8 mL d’un sac pour perfusion contenant 100 mL d’une solution de chlorure de sodium à 9 mg/mL (0,9 %) pour injection ou d’une solution de dextrose à 5 % pour injection.
- 6) Prélever 8 mL de sotrovimab du flacon.
- 7) Injecter les 8 mL de sotrovimab dans le sac pour perfusion à travers le septum.
- 8) Jeter toute portion inutilisée du flacon, car ce produit ne contient aucun agent de conservation. Le flacon uniservice ne doit être utilisé que pour un seul patient.
- 9) Avant la perfusion, balancer doucement le sac pour perfusion d’avant en arrière de 3 à 5 fois. Ne pas retourner le sac. Éviter la formation de bulles d’air.
- 10) Ce produit ne contient aucun agent de conservation; par conséquent, la solution pour perfusion diluée doit être administrée sans délai. Si l’administration immédiate est impossible, entreposer la solution diluée de sotrovimab pour une période maximum de 6 heures à la température ambiante (jusqu’à 25 °C) ou de 24 heures au réfrigérateur (de 2 à 8 °C).
4.4 Administration
Le sotrovimab ne doit être administré qu’en une seule perfusion intraveineuse (i.v.) par un professionnel de la santé qualifié, dans le respect des techniques d’asepsie.
Rassembler le matériel recommandé pour la perfusion :
- un ensemble de perfusion en polychlorure de vinyle (PVC) ou en polyoléfine (PO);
- un filtre en polyéthersulfone (PES) de 0,2 micron est recommandé.
- Fixer l’ensemble de perfusion au sac pour perfusion intraveineuse (i.v.) à l’aide d’un tube alésé standard.
- Amorcer l’ensemble de perfusion.
- Administrer par perfusion i.v. sur une période de 60 minutes, à la température ambiante. Ne pas administrer par injection i.v. rapide ni en bolus.
- Il ne faut pas administrer simultanément la solution pour perfusion préparée et tout autre médicament. La compatibilité du sotrovimab avec des solutions i.v. et des médicaments autres qu’une solution de chlorure de sodium à 0,9 % et qu’une solution de dextrose à 5 % pour injection n’est pas connue.
- Administrer toute la solution pour perfusion, à un débit de 100 mL/h, dans le sac, au moyen d’une pompe ou par gravité, à l’aide d’une tubulure de perfusion comportant un filtre en polyéthersulfone (PES) de 0,2 micron intégré ou ajouté. En raison du potentiel de surcapacité des sacs préremplis, toute la solution pour perfusion dans le sac doit être administrée, afin d’éviter un sous-dosage.
- La perfusion doit être ralentie ou arrêtée si le patient présente une réaction liée à la perfusion, et les soins de soutien qui s’imposent doivent être prodigués (voir 2 CONTRE-INDICATIONS, et 7 MISES EN GARDE ET PRÉCAUTIONS, Hypersensibilité et anaphylaxie et Réactions liées à la perfusion).
- Il faut mettre le patient en observation clinique durant l’administration du médicament, puis pendant 1 heure après la fin de la perfusion du sotrovimab (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hypersensibilité et anaphylaxie et Réactions liées à la perfusion).
- La perfusion pourrait être interrompue dans certaines situations imprévues autres qu’une réaction liée à la perfusion ou la survenue d’autres effets indésirables liés au médicament. Une extravasation locale au point de perfusion ou un blocage de la tubulure de perfusion en raison de mouvements du membre supérieur du patient, un accès intraveineux inadéquat ou un dysfonctionnement du matériel de perfusion en sont des exemples. Sachant que le sotrovimab ne devrait pas causer d’irritation locale en vertu de ses propriétés chimiques, il est recommandé que les professionnels de la santé suivent les lignes directrices locales et exercent leur jugement médical dans l’éventualité d’un ralentissement ou d’une interruption de l’administration du sotrovimab pour des raisons autres qu’une réaction liée à la perfusion ou la survenue d’autres effets indésirables liés au médicament. La perfusion pourra reprendre, en fonction du jugement médical du fournisseur de soins de santé, en tenant compte du fait que la solution diluée de sotrovimab peut être conservée à la température ambiante pendant un maximum de 6 heures et des autres directives figurant dans la monographie du produit.
5 SURDOSAGE
Il n’existe pas d’antidote particulier contre un surdosage de sotrovimab. En cas de surdosage, le patient doit recevoir un traitement de soutien accompagné d’une surveillance appropriée au besoin.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification numérique de drogue (DIN) et le numéro de lot du produit fourni.
Tableau 1. Formes posologiques, concentrations, composition et emballage
Le sotrovimab se présente dans un flacon en verre uniservice muni d’un bouchon en caoutchouc (non fait de latex de caoutchouc naturel) et d’un sceau d’étanchéité amovible en aluminium. Chaque boîte contient un flacon.
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Perfusion intraveineuse | Solution pour perfusion intraveineuse après dilution / 500 mg/8 mL (62,5 mg/mL) |
|
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Les données cliniques relatives au sotrovimab sont limitées. Des effets indésirables graves et imprévus, qui n’ont pas encore été signalés avec l’utilisation du sotrovimab, pourraient survenir.
Immunitaire
Hypersensibilité et anaphylaxie
Des réactions graves d’hypersensibilité, y compris l’anaphylaxie, ont été signalées avec l’administration du sotrovimab (voir 8 EFFETS INDÉSIRABLES). Si des signes ou symptômes d’une réaction d’hypersensibilité importante sur le plan clinique ou d’une anaphylaxie se manifestent durant la perfusion, il faut immédiatement arrêter l’administration du sotrovimab et mettre en route un traitement pharmacologique approprié et/ou les soins de soutien qui s’imposent.
Réactions liées à la perfusion
Des réactions liées à la perfusion ont été observées avec l’administration intraveineuse du sotrovimab. Ces réactions peuvent être sévères ou mettre la vie en danger (voir 8 EFFETS INDÉSIRABLES). Les signes et symptômes des réactions liées à la perfusion comprennent, sans s’y limiter : fièvre, difficultés respiratoires, diminution de la saturation en oxygène, frissons, nausées, arythmie (p. ex. fibrillation auriculaire, tachycardie, bradycardie), céphalées, bronchospasme, hypotension, hypertension, œdème de Quincke, irritation de la gorge, éruption cutanée y compris l’urticaire, prurit, myalgie, étourdissements, fatigue et diaphorèse. En cas de réaction liée à la perfusion, envisager de ralentir ou d’arrêter la perfusion et administrer un traitement pharmacologique approprié et/ou prodiguer les soins de soutien qui s’imposent.
Sensibilité/résistance
Risque potentiel d’échec thérapeutique en raison d’une résistance à l’antiviral
Les variants en circulation du virus SRAS-CoV-2 peuvent être associés à une résistance aux anticorps monoclonaux comme le sotrovimab. Les professionnels de la santé doivent régulièrement consulter les renseignements concernant la résistance aux antiviraux à la section 15 MICROBIOLOGIE ainsi que la littérature, pour connaître l’information sur les variants particuliers et la résistance, car cette information peut être mise à jour périodiquement.
7.1 Populations particulières
7.1.1 Femmes enceintes
Les données sont insuffisantes pour évaluer les effets du sotrovimab sur la grossesse chez l’humain, tels que le risque d’anomalies congénitales majeures, de fausse couche ou d’issues défavorables pour la mère ou le fœtus liées au médicament. Le sotrovimab doit être administré pendant la grossesse seulement si les bienfaits attendus pour la mère justifient les risques potentiels pour le fœtus.
Le sotrovimab n’a pas fait l’objet d’études sur la reproduction et le développement chez l’animal. Dans le cadre d’une épreuve de liaison à réactivité croisée faisant appel à une puce à protéines enrichie en protéines embryofœtales, aucune liaison hors cible n’a été détectée. Puisque le sotrovimab est une immunoglobuline G (IgG) humaine dont le domaine Fc a été modifié, il pourrait passer de la mère au fœtus en développement par le placenta. Le bienfait thérapeutique possible ou le risque de passage placentaire du sotrovimab pour le fœtus en développement ne sont pas connus.
7.1.2 Femmes qui allaitent
Les données sur la présence du sotrovimab dans le lait humain, les effets sur le nourrisson allaité au sein ou les effets sur la production de lait sont insuffisantes. Il n’existe pas de données sur les animaux en lactation. Les bienfaits de l’allaitement pour le développement et la santé de l’enfant doivent être soupesés, tout comme le besoin clinique de la mère d’un traitement par le sotrovimab et tout effet indésirable possible du sotrovimab ou de la pathologie sous-jacente de la mère sur le nourrisson allaité au sein. Les femmes atteintes de la COVID-19 qui allaitent doivent suivre les pratiques édictées par les lignes directrices cliniques pour éviter d’exposer le nourrisson à la COVID-19.
7.1.3 Enfants
L’emploi du sotrovimab n’est pas autorisé chez les patients âgés de moins de 12 ans ou les adolescents pesant moins de 40 kg.
L’innocuité et l’efficacité du sotrovimab n’ont pas été évaluées chez les enfants (âgés de 17 ans ou moins). Compte tenu des données présentées plus haut (voir 1.1 Enfants [12 ans ou plus et pesant au moins 40 kg]), il est raisonnable d’envisager l’administration par perfusion i.v. d’une dose unique de sotrovimab aux adolescents âgés de 12 ans ou plus et pesant au moins 40 kg qui sont atteints de COVID-19 et qui présentent un risque élevé de progression de la maladie vers des symptômes graves nécessitant une hospitalisation.
7.1.4 Personnes âgées
La pharmacocinétique du sotrovimab chez les patients de 65 ans ou plus n’a pas été quantifiée. Parmi les 430 patients qui ont reçu le sotrovimab dans l’étude COMET-ICE, 20 % avaient 65 ans ou plus et 10 % avaient plus de 70 ans. Dans le cadre des essais cliniques, aucun ajustement posologique n’a été apporté pour les patients de 65 ans ou plus (voir 14.1 Conception de l’essai et caractéristiques démographiques de l’étude).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité du sotrovimab a été évaluée pour la population indiquée dans le cadre d’une analyse intermédiaire d’une étude pivot en cours à répartition aléatoire, à double insu et contrôlée par placebo menée chez 868 patients atteints de la COVID-19 non hospitalisés (COMET-ICE). Au cours de cette étude, les patients ont reçu une seule perfusion intraveineuse de 500 mg de sotrovimab (n = 430) ou un placebo (n = 438). Les cas de diarrhée ont été plus fréquents chez les sujets recevant le sotrovimab (1,4 %) que chez ceux recevant le placebo (0,7 %). Tous les autres effets indésirables dont la fréquence était ≥ 1 % sont survenus dans le groupe recevant le placebo, comme il est permis de voir dans le Tableau 2. Deux patients ont dû interrompre leur traitement en raison d’une extravasation au point de perfusion, mais l’administration a pu être terminée. Aucune manifestation évocatrice d’une facilitation de l’infection par des anticorps n’a été observée.
Dans le cadre de l’étude COMET-ICE, les hospitalisations dues à la progression de la COVID-19 ont été compilées dans les effets indésirables graves, ces derniers ayant été signalés chez 7 patients sur 430 (2 %) dans le groupe recevant le sotrovimab et chez 26 patients sur 438 (6 %) dans le groupe recevant le placebo.
Dans l’ensemble du programme clinique, un cas d’anaphylaxie a été signalé après la perfusion de sotrovimab dans le cadre d’une étude menée chez des patients hospitalisés; le patient a reçu de l’épinéphrine, et la réaction s’est résorbée (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8.2 Effets indésirables observés dans les études cliniques, Réactions d’hypersensibilité, y compris l’anaphylaxie et les réactions liées à la perfusion).
8.2 Effets indésirables observés dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Le Tableau 2 présente les effets indésirables signalés chez au moins 1 % des sujets lors de l’analyse intermédiaire de l’étude COMET-ICE.
Tableau 2. Incidence des effets indésirables signalés chez au moins 1 % des sujets dans l’un ou l’autre des groupes de traitement de l’étude COMET-ICE
Appareil, système ou organe touché selon le MedDRA Terme privilégié | Sotrovimab à 500 mg (n = 430) n (%) | Placebo (n = 438) n (%) |
|---|---|---|
| Troubles gastro-intestinaux | ||
| Nausées | 4 (< 1 %) | 5 (1 %) |
| Diarrhée | 6 (1 %) | 3 (< 1 %) |
| Infections et infestations | ||
| Pneumonie due à la COVID-19a | 4 (< 1 %) | 14 (3 %) |
| Pneumonie | 0 | 7 (2 %) |
| Troubles du métabolisme et de la nutrition | ||
| Déshydratation | 0 | 5 (1 %) |
| Troubles du système nerveux | ||
| Céphalée | 3 (< 1 %) | 9 (2 %) |
Appareil, système ou organe touché selon le MedDRA Terme privilégié | Sotrovimab à 500 mg (n = 430) n (%) | Placebo (n = 438) n (%) |
|---|---|---|
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Dyspnée | 2 (< 1 %) | 5 (1 %) |
a Selon les rapports des investigateurs.
Deux sujets du groupe sotrovimab ont présenté une diverticulite aiguë (apparition le jour 50 et le jour 90 après le traitement, respectivement); tous deux avaient des antécédents de diverticulite. Les effets indésirables graves suivants ont été signalés chez au moins 2 sujets du groupe placebo dans chaque cas : pneumonie due à la COVID-19, pneumonie et/ou déshydratation. Dans le groupe sotrovimab, les effets indésirables graves suivants ont été signalés (1 cas chacun) : pneumonie due à la COVID-19, COVID-19, cancer du poumon non à petites cellules, occlusion de l’intestin grêle, hyperglycémie et diabète. Dans le groupe sous placebo, les effets indésirables graves suivants ont été signalés (1 cas chacun) : hypovolémie, insuffisance respiratoire aiguë, dyspnée, hypoxie, embolie pulmonaire, détresse respiratoire, pancréatite obstructive, diminution de la saturation en oxygène et lésion rénale aiguë.
Description de certains effets indésirables
Réactions d’hypersensibilité, y compris l’anaphylaxie et les réactions liées à la perfusion
Un cas d’anaphylaxie a été signalé après la perfusion de sotrovimab dans le cadre d’une étude menée chez des patients hospitalisés; le patient a reçu de l’épinéphrine, et la réaction s’est résorbée.
Au cours de l’étude COMET-ICE, des réactions d’hypersensibilité immédiates et bénignes ont été observées chez 1 % des sujets traités par le sotrovimab et chez 1 % des sujets sous placebo. Les événements signalés survenus dans les 24 heures suivant l’administration du traitement à l’étude comprenaient les suivants : pyrexie, frissons, étourdissements, dyspnée, prurit, éruption cutanée et réactions liées à la perfusion. Tous les cas ont été considérés comme étant de grade 1 (léger) ou 2 (modéré). À la date de collecte des données, la moitié des événements observés dans le groupe sotrovimab s’étaient résolus, 2 autres étaient toujours présents et 1 événement s’était résolu avec séquelles (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Sensibilité/résistance).
8.2.1 Effets indésirables observés au cours des études cliniques – enfants
L’étude COMET-ICE ne comptait aucun patient âgé de moins de 18 ans; par conséquent, aucune donnée sur l’innocuité dans la population pédiatrique n’est disponible.
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives
Cette information n’est pas disponible pour ce produit pharmaceutique.
8.5 Effets indésirables observés après la mise en marché
Cette information n’est pas disponible pour ce produit pharmaceutique.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude en bonne et due forme n’a été menée sur les interactions médicamenteuses avec le sotrovimab. Le sotrovimab n’est pas excrété par les reins ni métabolisé par les enzymes du cytochrome P450 (CYP); par conséquent, les interactions avec des médicaments administrés en concomitance qui sont excrétés par les reins ou qui sont des substrats, des inducteurs ou des inhibiteurs des enzymes du CYP sont peu probables.
Les interactions avec les vaccins contre la COVID-19 n’ont pas été étudiées et ne peuvent donc pas être exclues.
9.3 Interactions médicament-comportement
Aucune interaction avec le comportement n’a été établie.
9.4 Interactions médicament-médicament
Aucune étude en bonne et due forme n’a été menée sur les interactions médicamenteuses avec le sotrovimab. Le sotrovimab n’est pas excrété par les reins ni métabolisé par les enzymes du cytochrome P450 (CYP); par conséquent, les interactions avec des médicaments administrés en concomitance qui sont excrétés par les reins ou qui sont des substrats, des inducteurs ou des inhibiteurs des enzymes du CYP sont peu probables.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
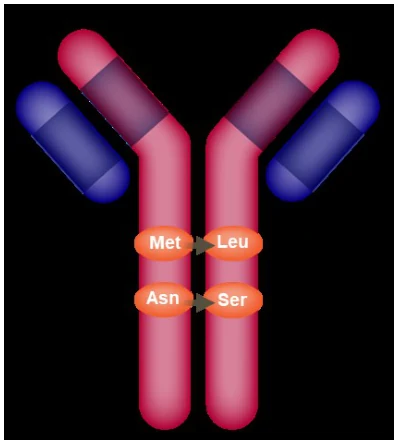
Le sotrovimab est un anticorps monoclonal IgG1 humain recombinant qui se fixe avec une forte affinité à un épitope conservé sur le domaine de liaison au récepteur de la protéine de spicule (S) du SRAS-CoV-2 (constante de dissociation Kd = 0,21 nM), mais n’entre pas en compétition avec la liaison au récepteur de l’enzyme de conversion de l’angiotensine 2 (ACE2) humaine. Le domaine Fc du sotrovimab comprend les substitutions M428L et N434S des acides aminés (mutations LS) qui devraient prolonger la demi-vie de l’anticorps, sans avoir d’effet sur les fonctions effectrices induites par le domaine Fc de type sauvage, conformément aux évaluations en culture cellulaire.
10.3 Pharmacocinétique
Le sotrovimab est un anticorps monoclonal IgG dont le domaine Fc a été modifié et dont la demi-vie devrait être plus longue que celle d’un anticorps monoclonal IgG non modifié; cependant, la demi-vie du sotrovimab n’a pas été établie.
Un faible échantillonnage de concentrations sériques du sotrovimab jusqu’au jour 29 a démontré qu’une dose de 500 mg administrée en perfusion i.v. sur une période de 1 heure était associée à une moyenne géométrique de la Cmax (à la fin d’une perfusion i.v. de 1 heure) de 137 µg/mL (N = 129, CV = 40 %) et à une moyenne géométrique des concentrations sériques au jour 29 de 34 µg/mL (N = 78, CV = 23 %).
Métabolisme
Le sotrovimab est un anticorps monoclonal IgG1 humain modifié dégradé par des enzymes protéolytiques largement distribuées dans tout l’organisme et non pas restreintes au tissu hépatique.
Populations et états pathologiques particuliers
Enfants : Les paramètres pharmacocinétiques du sotrovimab chez les enfants n’ont pas été évalués. D’après une échelle allométrique (qui tenait compte de l’effet des variations de poids corporel associées à l’âge sur la clairance et le volume de distribution), le schéma posologique recommandé chez les patients âgés de 12 ans ou plus et pesant au moins 40 kg devrait entraîner des expositions sériques au sotrovimab comparables à celles observées chez les adultes (voir 4.2 Posologie recommandée et ajustement posologique et 7.1.3 Enfants).
Personnes âgées : Parmi les 430 patients qui ont reçu le sotrovimab dans l’étude COMET-ICE, 20 % avaient 65 ans ou plus et 10 % avaient plus de 70 ans. L’effet de l’âge sur la pharmacocinétique du sotrovimab n’a pas été établi.
Insuffisance hépatique : Aucun essai clinique n’a été mené afin d’évaluer les effets d’une atteinte hépatique sur la pharmacocinétique du sotrovimab. L’effet d’une atteinte hépatique sur la pharmacocinétique du sotrovimab n’a pas été établi.
Insuffisance rénale : Aucun essai clinique n’a été mené afin d’évaluer les effets d’une atteinte rénale sur la pharmacocinétique du sotrovimab. L’atteinte rénale ne devrait pas avoir d’effet sur la pharmacocinétique du sotrovimab puisque les anticorps monoclonaux de poids moléculaire supérieur à 69 kDa ne sont pas éliminés par les reins. De même, la dialyse ne devrait avoir aucun effet sur la pharmacocinétique du sotrovimab.
Les effets des autres variables (p. ex. le sexe, la race, le poids corporel, la gravité de la maladie) sur la pharmacocinétique du sotrovimab ne sont pas connus.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver les flacons au réfrigérateur à une température de 2 à 8 °C dans leur boîte d’origine pour les protéger de la lumière. Ne pas congeler le produit.
La solution de sotrovimab contenue dans le flacon doit être diluée avant l’administration. La solution diluée de sotrovimab doit être utilisée sans délai. Si l’administration immédiate est impossible, la solution diluée peut être conservée jusqu’à 6 heures à la température ambiante (jusqu’à 25 °C) ou jusqu’à 24 heures au réfrigérateur (de 2 à 8 °C). Si le produit est réfrigéré, le laisser reposer environ 15 minutes pour qu’il atteigne la température ambiante avant son administration (voir 4.3 Reconstitution).
Le sotrovimab ne contient aucun agent de conservation. Jeter toute portion inutilisée du flacon uniservice.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : sotrovimab pour injection
Nom chimique : sotrovimab
Formule moléculaire et masse moléculaire : C6492H10092N1744O2038S40, approximativement 149 kDa
Formule de structure (image) :
Caractéristiques du produit :
Le sotrovimab est un anticorps monoclonal de type immunoglobuline G (IgG1) modifié produit dans une lignée de cellules ovariennes de hamster chinois au moyen de la technologie de l’ADN recombinant. Il est constitué de deux chaînes polypeptidiques lourdes et de deux chaînes polypeptidiques légères, présentant des mutations de deux acides aminés (mutations LS) dans le domaine Fc.
Le sotrovimab pour injection est une solution stérile limpide, incolore ou jaune à brun qui ne contient aucun agent de conservation et qui se présente dans un flacon en verre uniservice (500 mg/8 mL). La solution a un pH de 6,0. Chaque millilitre (mL) contient 62,5 mg de sotrovimab dans une solution composée de L-histidine, de monochlohydrate de L-histidine, de saccharose, de L-méthionine, de polysorbate 80 et d’eau pour injection.
14 ÉTUDES CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
COVID-19 légère à modérée
L’efficacité du sotrovimab repose sur la première analyse intermédiaire de la phase III de l’étude en continu COMET-ICE. La première analyse intermédiaire prédéterminée a été menée après que 583 sujets répartis au hasard ont pu participer pendant au moins 29 jours à l’étude COMET-ICE.
COMET-ICE est un essai en cours à répartition aléatoire, à double insu et contrôlé par placebo portant sur le sotrovimab dans le traitement de sujets adultes atteints de la COVID-19 légère ou modérée (sujets présentant des symptômes de COVID-19 qui n’étaient pas hospitalisés, mais qui présentaient un risque de progression de la maladie).
Les sujets admissibles étaient âgés de 18 ans ou plus et devaient présenter au moins un des facteurs de risque de COVID-19 sévère suivants : diabète, obésité (IMC > 30), néphropathie chronique, insuffisance cardiaque congestive, maladie pulmonaire obstructive chronique, asthme modéré à sévère; ou étaient âgés de 55 ans ou plus, sans égard à la comorbidité. L’étude comprenait des patients présentant une infection symptomatique par le SRAS-CoV-2 confirmée par des analyses d’un laboratoire local et/ou des tests au point d’intervention, ainsi que des symptômes s’étant manifestés dans les 5 jours précédant l’inscription à l’étude. Les sujets atteints de COVID-19 sévère ayant besoin d’une oxygénothérapie ou d’une hospitalisation étaient exclus de l’essai. Les sujets ont reçu une perfusion intraveineuse unique de 500 mg de sotrovimab ou un placebo durant 1 heure.
Le paramètre d’évaluation principal était la proportion de patients dont la COVID-19 avait progressé au jour 29; la progression était définie comme une hospitalisation de plus de 24 heures pour le traitement aigu de la maladie, ou le décès toutes causes confondues. Les paramètres secondaires clés comprenaient la progression vers une forme sévère de la COVID-19 et/ou atteinte respiratoire critique au jour 29 et la mortalité toutes causes confondues jusqu’au jour 29.
Tableau 3. Résumé des caractéristiques démographiques des patients : essai COMET-ICE sur la COVID-19 légère à modérée, analyse intermédiairea
| Nº d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) Population en intention de traiter (ITT) | Âge médian (tranche) |
COMET-ICE 214367 / (VIR-7831-5001) | Essai à répartition aléatoire, à double insu et contrôlé par placebo mené chez des adultes atteints de COVID-19 légère ou modérée avec facteurs de risque de progression vers une forme sévère de la COVID-19 | Perfusion intraveineuse d’une dose unique : 500 mg de sotrovimab ou placebo | N = 583 | 53 (18-96) |
a Date limite de collecte des données : 4 mars 2021.
Au début de l’étude, l’âge médian des sujets était de 53 ans (min.-max. : 18-96); 22 % des sujets avaient 65 ans ou plus, et 11 % avaient plus de 70 ans. Dans l’ensemble, les caractéristiques démographiques et pathologiques initiales étaient réparties de manière équilibrée entre les groupes de traitement (voir le Tableau 4).
Tableau 4. Caractéristiques initiales : essai COMET-ICE sur la COVID-19 légère à modérée (population ITT)
| Caractéristiquea | Sotrovimab à 500 mg (n = 291) | Placebo (n = 292) |
|---|---|---|
| Âge médian (min.-max.)b | 53,0 (18-96) | 52,5 (18-88) |
| Âge ≥ 65 ans | 63 (22 %) | 65 (22 %) |
| Âge > 70 ans | 33 (11 %) | 32 (11 %) |
| Hommes | 135 (46 %) | 131 (45 %) |
| Femmes | 156 (54 %) | 161 (55 %) |
| Race | ||
| Blanche | 254 (88 %) | 252 (87 %) |
| Noire ou afro-américaine | 16 (6 %) | 22 (8 %) |
| Asiatique | 17 (6 %) | 17 (6 %) |
| Origine ethnique hispanique ou latino-américaine | 190 (65 %) | 178 (61 %) |
| Caractéristiques les plus fréquentes considérées comme des facteurs de risque de la progression de la COVID-19c, d | ||
| Obésité (IMC > 30 kg/m2) | 182 (63 %) | 187 (64 %) |
| Âge ≥ 55 ans | 135 (46 %) | 141 (48 %) |
| Diabète nécessitant un traitement | 66 (23 %) | 66 (23 %) |
| Asthme modéré ou sévère | 46 (16 %) | 46 (16 %) |
Nombre de caractéristiques présentes ≤ 2 3 ou plus | 261 (89 %) 30 (10 %) | 256 (88 %) 36 (12 %) |
a Sauf indication contraire, les valeurs sont exprimées sous la forme N (%).
b L’âge est imputé à partir de l’année de naissance. Aux fins du calcul de l’âge au moment de la sélection, la date de naissance est fixée au 30 juin.
c Les caractéristiques les plus fréquentes sont celles dont l’incidence est > 10 %.
d Les problèmes de santé considérés comme des facteurs de risque de progression présents au moment de la sélection comprenaient : le diabète (nécessitant un traitement), l’obésité (le seuil d’obésité selon l’IMC était au départ fixé à > 30, mais il a été augmenté à > 35 en vertu de la modification 1 du protocole; les données sont présentées en fonction du seuil d’IMC en vigueur au moment de la sélection du patient), la néphropathie chronique (débit de filtration glomérulaire estimé < 60 selon la formule MDRD), l’insuffisance cardiaque congestive (classe II de la NYHA ou classe supérieure), la maladie pulmonaire obstructive chronique (antécédents de bronchite chronique, de maladie pulmonaire obstructive chronique ou d’emphysème avec dyspnée à l’effort) et asthme modéré ou sévère (sujet ayant besoin d’un stéroïde par inhalation pour maîtriser les symptômes ou à qui on a prescrit des stéroïdes oraux au cours de l’année précédente).
14.2 Résultats de l’étude
COVID-19 légère à modérée
Au cours de l’étude COMET-ICE, on a observé 21 (7 %) cas du paramètre d’évaluation principal (hospitalisation de plus de 24 heures pour le traitement aigu de toute maladie ou décès toutes causes confondues [au jour 29]) dans le groupe placebo, comparativement à 3 (1 %) dans le groupe sotrovimab. Le Tableau 5 présente les résultats.
Tableau 5 Résultats provisoires relatifs à l’efficacité chez les adultes atteints de COVID-19 légère à modérée (population ITT)a
Sotrovimab (n = 291) | Placebo (n = 292) | |||||
|---|---|---|---|---|---|---|
| Paramètre d’évaluation principal | ||||||
| Progression de la COVID-19, définie comme une hospitalisation de > 24 heures pour le traitement aigu de toute maladie ou le décès toutes causes confondues (au jour 29) | ||||||
| Proportion (n, %)b | 3 (1 %) | 21 (7 %) | ||||
Réduction ajustée du risque relatifc (IC à 97,24 %) | 85 % (44 %, 96 %) | |||||
| Différence de risque ajustéec | -8,05 | |||||
| Valeur de p | 0,002 | |||||
| Paramètres d’évaluation secondaires | ||||||
| Progression vers une forme sévère de la COVID-19 et/ou atteinte respiratoire critiqued (au jour 29) | ||||||
| Proportion (n, %)e | 2 (< 1 %) | 19 (7 %) | ||||
| Mortalité toutes causes confondues (au jour 29) | ||||||
| Proportion (n, %) | 0 | 1 (< 1 %) | ||||
a Date limite de collecte des données : 4 mars 2021.
b Aucun sujet du groupe sotrovimab n’a été admis aux soins intensifs, comparativement à 5 sujets du groupe placebo.
c Ajustée en fonction de la durée des symptômes (≤ 3, ≥ 4 jours), de l’âge (≤ 70, > 70 ans) et du sexe (masculin, féminin).
d Définie comme le besoin d’oxygène d’appoint (canule nasale/masque à faible débit, oxygène à haut débit, ventilation non effractive, ventilation mécanique ou oxygénation par membrane extracorporelle [ECMO]).
e Aucun sujet du groupe sotrovimab n’a eu besoin d’oxygène à haut débit, d’un masque sans réinspiration ou de ventilation mécanique, comparativement à 7 sujets du groupe placebo.
L’analyse finale de l’étude COMET-ICE comprenait 1 057 sujets. D’après cette analyse mise à jour, on a observé 30 cas du paramètre d’évaluation principal dans le groupe placebo, comparativement à 6 cas dans le groupe sotrovimab. La réduction estimée ajustée du risque relatif pour le paramètre d’évaluation principal était de 79 % (IC à 95 % : 50 %, 91 %), et la différence de risque ajustée était de 6,34.
14.4 Immunogénicité
Les données sur l’immunogénicité ne sont pas disponibles actuellement. En raison des propriétés immunogènes potentielles des traitements à base de protéines et de peptides, des anticorps dirigés contre le sotrovimab pourraient se former après le traitement.
15 MICROBIOLOGIE
Activité antivirale
L’activité de neutralisation en culture cellulaire du sotrovimab contre le SRAS-CoV-2 (isolat USA WA1/2020) a été mesurée selon un modèle concentration-réponse dans une culture de cellules Vero E6. Le sotrovimab a neutralisé le SRAS-CoV-2 à une CE50 moyenne de 0,67 nM (100,1 ng/mL) et à une CE90 moyenne de 1,2 nM (186,3 ng/mL).
Le sotrovimab a activé les récepteurs FcγR in vitro lors de l’emploi de cellules Jurkat exprimant le FcγRIIa (allèles R131 à faible affinité et H131 à forte affinité), le FcγRIIIa (allèles F158 à faible affinité et V158 à forte affinité) et le FcγRIIb. Le sotrovimab a affiché une cytotoxicité cellulaire dépendante des anticorps (ADCC) in vitro lors de l’emploi de cellules tueuses naturelles (NK) humaines isolées après un engagement avec des cellules cibles exprimant la protéine de spicule. Le sotrovimab a également induit une phagocytose cellulaire dépendante des anticorps (ADCP) dans des tests sur des cellules faisant appel à des monocytes CD14+ ciblant des cellules exprimant la protéine de spicule.
Une activité antivirale contre le SRAS-CoV-2 a été démontrée dans un modèle de hamster doré (syrien) à l’aide d’une dose unique d’une version du sotrovimab non modifiée (pas de mutations LS dans le domaine Fc) qui a été administrée par voie intrapéritonéale 24 heures ou 48 heures avant l’infection. Chez les animaux qui ont reçu 5 mg/kg ou plus d’anticorps, une amélioration marquée en ce qui concerne la perte de poids corporel et une diminution significative de la charge totale d’ARN viral du SRAS-CoV-2 dans les poumons ont été observées par rapport aux animaux qui ont reçu seulement l’excipient ou les anticorps témoins. La concentration de virus infectieux dans les poumons (mesurée en fonction de la DICT50) était significativement diminuée par rapport au groupe témoin chez les hamsters ayant reçu 0,5 mg/kg ou plus d’anticorps.
Facilitation de l’infection par des anticorps
Le risque que le sotrovimab puisse favoriser l’entrée et la réplication virales par des cellules immunitaires a été étudié dans des cellules U937, des cellules dendritiques humaines dérivées de monocytes primaires et des cellules mononucléées du sang périphérique. Cette expérience n’a révélé aucune infection virale productive dans les cellules immunitaires exposées au SRAS-CoV-2 à des concentrations de sotrovimab allant de 1 fois inférieures à 1 000 fois inférieures à la valeur de la CE50.
Aucun signe de facilitation de l’infection par des anticorps n’a été observé dans un modèle de hamster doré (syrien) de SRAS-CoV-2, comme en témoigne l’amélioration des paramètres mesurés, soit le poids corporel, la charge totale d’ARN viral dans les poumons et la concentration de virus infectieux mesurée d’après la DICT50, chez les hamsters qui avaient reçu une version non modifiée du sotrovimab (pas de mutations LS dans le domaine Fc) par voie intrapéritonéale.
Résistance antivirale
Il existe un risque potentiel d’échec thérapeutique lié à l’apparition de variants du virus qui résisteraient au sotrovimab. Les fournisseurs de soins de santé qui prescrivent le médicament doivent tenir compte de la prévalence des variants du SRAS-CoV-2 dans leur région, si ces données sont disponibles, lorsqu’ils envisagent les options thérapeutiques.
Études en culture cellulaire : Une substitution E340A sur l’acide aminé dans la protéine de spicule a été détectée dans une sélection de culture cellulaire d’un variant résistant du virus; son activité était 100 fois inférieure dans une particule pseudovirale (PPV) pseudotypée. Cette substitution se situe dans l’épitope conservé du sotrovimab, qui comporte 23 acides aminés. Les évaluations du virus pseudotypé dans une culture cellulaire ont été réalisées à l’aide des protéines de spicule des variants Wuhan-Hu-1, Omicron BA.1 et Omicron BA.2. Les polymorphismes de séquence de l’épitope K356T, P337H/K/L/N/R/T, E340A/K/G/I/Q/S/V, T345P et L441N du spicule du variant Wuhan-Hu-1 réduisaient la sensibilité au sotrovimab, selon le facteur de variation de la valeur de la CE50 indiqué entre parenthèses : P337K (> 304), E340K (> 297), T345P (225), E340V (> 200), P337R (> 192), P337L (> 192), E340I (> 190), E340A (> 100), L441N (72), E340S (68), E340Q (> 50), E340G (18,21), P337T (10,62), K356T (5,90), P337N (5.57) et P337H (5,13). Les substitutions de l’épitope P337H (> 631), K356T (> 631), P337S (> 609), E340D (> 609) et V341F (5,89) du spicule du variant Omicron BA.1, et les substitutions de l’épitope P337H (> 117), P337S (> 117), P337T (> 117), E340D (> 117), E340G (> 117), K356T (> 117) et K440D (5,13) du spicule du variant Omicron BA.2 réduisaient la sensibilité au sotrovimab, selon le facteur de variation de la valeur de la CE50 indiqué entre parenthèses pour chacun des spicules des variants.
Le Tableau 6 présente un résumé des données sur la neutralisation par le sotrovimab pour les variants de SRAS-CoV-2.
Tableau 6 Données sur la neutralisation des variants de SRAS-CoV-2 par le sotrovimab
| Variant de SRAS-CoV-2 | Principales substitutions évaluéesa | Facteur de réduction de la sensibilitéb | ||
|---|---|---|---|---|
| Nomenclature de l’OMS | Lignée | Virus pseudotypé | Virus authentique | |
| Alpha | B.1.1.7 | N501Y | 2,3 | 3 |
| Bêta | B.1.351 | K417N+E484K+N501Y | 0,6 | 1,2 |
| Gamma | P.1 | K417T+E484K+N501Y | 0,35 | 1,6 |
| Delta | B.1.617.2 | L452R+T478K | 1,0 | 0,4 |
| Delta Plus | AY.1 | K417N+L452R+T478K | 1,1 | Non évalué |
| Delta Plus | AY.2 | K417N+L452R+T478K | 1,3 | Non évalué |
| Delta Plus | AY.4.2 | L452R+T478K | 1,6 | Non évalué |
| Epsilon | B.1.427/B.1.429 | L452R | 0,7 | Non évalué |
| Iota | B.1.526 | E484K | 0,6 | Non évalué |
| Kappa | B.1.617.1 | L452R+E484Q | 0,7 | 0,9 |
| Lambda | C.37 | L452Q+F490S | 1,5 | Non évalué |
| Mu | B.1.621 | R346K+E484K+N501Y | 1,3 | Non évalué |
| Omicron | B.1.1.529/BA.1 | G339D+S371L+S373P+ S375F+K417N+N440K+ G446S+S477N+T478K+ E484A+Q493R+G496S+ | 2,7 | 3,8 |
| Variant de SRAS-CoV-2 | Principales substitutions évaluéesa | Facteur de réduction de la sensibilitéb |
|---|
| Nomenclature de l’OMS | Lignée | Virus pseudotypé | Virus authentique | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Q498R+N501Y+Y505H | ||||||||||||||
| Omicron | BA.1.1 | G339D+R346K+S371L+ S373P+S375F+K417N+ N440K+G446S+S477N+ T478K+E484A+Q493R+ G496S+Q498R+N501Y+ Y505H | 3,3 | 4,3 | ||||||||||
| Omicron | BA.2 | G339D+S371F+S373P+ S375F+T376A+D405N+ R408S+K417N+N440K+ S477N+T478K+E484A+ Q493R+Q498R+N501Y+ Y505H | 16 | 15,7 | ||||||||||
| Omicron | BA.2.12.1 | G339D+S371F+S373P+ S375F+T376A+D405N+ R408S+K417N+N440K+ L452Q+S477N+T478K+ E484A+Q493R+Q498R+ N501Y+Y505H | 16,6 | 25,1 | ||||||||||
| Omicron | BA.2.75 | G339H+S371F+S373P+ S375F+T376A+D405N+ R408S+K417N+N440K+ G446S+N460K+S477N+ T478K+E484A+ Q498R+N501Y+Y505H | 8,3 | Non évalué | ||||||||||
| Omicron | BA.2.75.2 | G339H+R346T+S371F+ S373P+S375F+T376A+ D405N+R408S+ K417N+N440K+ G446S+N460K+S477N+ T478K+E484A+ F486S+Q498R+N501Y+ Y505H | 10 | Non évalué | ||||||||||
| Omicron | BA.3 | G339D+S371F+S373P+ S375F+D405N+K417N+ N440K+G446S+S477N+ T478K+E484A+Q493R+ Q498R+N501Y+Y505H | 7,3 | Non évalué | ||||||||||
| Omicron | BA.4 | G339D+S371F+S373P+ S375F+T376A+D405N+ R408S+K417N+N440K+ L452R+S477N+T478K+ E484A+F486V+Q498R+ N501Y+Y505H | 21,3 | 48,4 | ||||||||||
| Variant de SRAS-CoV-2 | Principales substitutions évaluéesa | Facteur de réduction de la sensibilitéb |
|---|
| Nomenclature de l’OMS | Lignée | Virus pseudotypé | Virus authentique | |||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Omicron | BA.4.6 | G339D+R346T+S371F+ S373P+S375F+T376A+ D405N+R408S+K417N+ N440K+L452R+S477N+ T478K+E484A+F486V+ Q498R+N501Y+Y505H | 57,9 | Non évalué | ||||||
| Omicron | BA.5 | G339D+S371F+S373P+ S375F+T376A+D405N+ R408S+K417N+N440K+ L452R+S477N+T478K+ E484A+F486V+Q498R+ N501Y+Y505H | 22,6 | 21,6 | ||||||
| Omicron | BF.7 | G339D+R346T+S371F+ S373P+S375F+T376A+ D405N+R408S+ K417N+N440K+L452R+ S477N+T478K+ E484A+F486V+Q498R+ N501Y+Y505H | 74,2 | Non évalué | ||||||
| Omicron | BQ.1 | G339D+S371F+S373P+ S375F+T376A+D405N+ R408S+K417N+ N440K+K444T+L452R+ N460K+S477N+ T478K+E484A+F486V+ Q498R+N501Y+ Y505H | 28,5 | Non évalué | ||||||
| Omicron | BQ.1.1 | G339D+R346T+S371F+ S373P+S375F+T376A+ D405N+R408S+K417N+ N440K+K444T+L452R+ N460K+S477N+T478K+ E484A+F486V+Q498R+ N501Y+Y505H | 94 | Non évalué | ||||||
| Omicron | XBB.1 | G339H+R346T+L368I+ S371F+S373P+S375F+ T376A+D405N+R408S+ K417N+N440K+ V445P+G446S+N460K+ S477N+T478K+E484A+ F486S+F490S+ Q498R+N501Y+Y505H | 6,5 | Non évalué | ||||||
| Variant de SRAS-CoV-2 | Principales substitutions évaluéesa | Facteur de réduction de la sensibilitéb |
|---|
| Nomenclature de l’OMS | Lignée | Virus pseudotypé | Virus authentique | ||||
|---|---|---|---|---|---|---|---|
| XD | Aucunec | G339D+S371L+S373P+ S375F+K417N+N440K+ G446S+S477N+T478K+ E484A+Q493R+G496S+ Q498R+ N501Y+ Y505H | Non évalué | 2,1 | |||
a Les principales substitutions du domaine de liaison au récepteur testées sont présentées dans le tableau.
b Selon le facteur de variation de la valeur de la CE50 par rapport au type sauvage, à moins d’indication contraire.
c L’OMS n’a pas établi le nom de ce variant.
Des évaluations in vitro de virus pseudotypés révèlent que le sotrovimab conserve son activité contre les protéines de spicule des variants Alpha (B.1.1.7; facteur de variation de la CE50 de 2,3), Bêta (B.1.351; facteur de variation de la CE50 de 0,6), Gamma (P.1; facteur de variation de la CE50 de 0,35), Epsilon (B.1.427/B.1.429; facteur de variation de la CE50 de 0,7), Iota (B.1.526; facteur de variation de la CE50 de 0,6), Kappa (B.1.617.1; facteur de variation de la CE50 de 0,7), Delta (B.1.617.2; facteur de variation de la CE50 de 1,0), Delta Plus (AY.1; facteur de variation de la CE50 de 1,1; AY.2; facteur de variation de la CE50 de 1,3; AY.4.2; facteur de variation de la CE50 de 1,6), Lambda (C.37; facteur de variation de la CE50 de 1,5), Mu (B.1.621; facteur de variation de la CE50 de 1,3) et Omicron (BA.1; facteur de variation de la CE50 de 2,7; BA.1.1; facteur de variation de la CE50 de 3,3).
Des évaluations in vitro des virus pseudotypés révèlent que l’activité de neutralisation du sotrovimab est réduite contre les variants Omicron suivants, comparativement au SRAS-CoV-2 de type sauvage : BA.2 (facteur de variation de la CE50 de 16), BA.2.12.1 (facteur de variation de la CE50 de 16,6), BA.2.75 (facteur de variation de la CE50 de 8,3), BA.2.75.2 (facteur de variation de la CE50 de 10), BA.3 (facteur de variation de la CE50 de 7,3), BA.4 (facteur de variation de la CE50 de 21,3), BA.4.6 (facteur de variation de la CE50 de 57,9), BA.5 (facteur de variation de la CE50 de 22,6), BF.7 (facteur de variation de la CE50 de 74,2), BQ.1 (facteur de variation de la CE50 de 28,5), BQ.1.1 (facteur de variation de la CE50 de 94) et XBB.1 (facteur de variation de la CE50 de 6,5).
Les données de microneutralisation concernant des variants authentiques du SRAS-CoV-2 indiquent que le sotrovimab garde son activité contre les variants Alpha (B.1.1.7; facteur de variation de la CE50 de 3), Bêta (B.1.351; facteur de variation de la CE50 de 1,2), Gamma (P.1; facteur de variation de la CE50 de 1,6), Kappa (B.1.617.1; facteur de variation de la CE50 de 0,9), Delta (B.1.617.2; facteur de variation de la CE50 de 0,4) et contre les variants Omicron BA.1 (facteur de variation de la CE50 de 3,8) et BA.1.1 (facteur de variation de la CE50 de 4,3) ainsi que contre le variant XD (XD, facteur de variation de la CE50 de 2,1).
Les données de microneutralisation concernant des variants authentiques du SRAS-CoV-2 indiquent que le sotrovimab présente une activité de neutralisation réduite contre les variants Omicron suivants, comparativement au SRAS-CoV-2 de type sauvage : BA.2 (facteur de variation de la CE50 de 15,7), BA.2.12.1 (facteur de variation de la CE50 de 25,1), BA.4 (facteur de variation de la CE50 de 48,4) et BA.5 (facteur de variation de la CE50 de 21,6). La corrélation entre ces données et les résultats cliniques n’a pas été établie. Il n’existe aucune donnée sur l’évaluation de variants dont les facteurs de réduction sont > 5 dans les études cliniques contrôlées à répartition aléatoire. En raison de la diminution observée de son activité de neutralisation in vitro à l’égard des variants authentiques, il est probable que le sotrovimab ait une efficacité réduite contre les variants Omicron BA.2, BA.2.12.1, BA.4 et BA.5, ce qui crée de l’incertitude quant à savoir s’il sera efficace contre ces variants.
Études cliniques :
Le Tableau 7 présente les variants préoccupants ou d’intérêt du SRAS-CoV-2 détectés chez des participants de l’étude COMET-ICE.
Tableau 7. Variants préoccupants ou d’intérêt du SRAS-CoV-2 détectés selon une prévalence ≥ 2 % chez des participants traités par le sotrovimab
| Étude clinique | Variant préoccupant ou d’intérêt | Prévalence, % (n/N)a | Participants ayant répondu au paramètre d’évaluation principalb |
| COMET-ICE | Alpha (B.1.1.7) | 10,4 % (35/338) | 1 |
| Epsilon (B.1.427/B.1.429) | 4,7 % (16/338) | 1 | |
| Gamma (P.1) | 2,7 % (9/338) | 0 |
a n = nombre de participants traités par le sotrovimab présentant le variant préoccupant ou d’intérêt désigné; N = nombre total de participants traités par le sotrovimab pour lesquels les résultats du séquençage du spicule du SRAS-CoV-2 étaient disponibles.
b Le paramètre d’évaluation principal pour la progression était défini comme une hospitalisation > 24 heures pour le traitement aigu de toute maladie ou le décès, toutes causes confondues, jusqu’au jour 29.
Des virus SRAS-CoV-2 présentant, au départ ou en cours de traitement, des substitutions d’acides aminés à certaines positions associées à une réduction de la sensibilité in vitro au sotrovimab (voir 15 MICROBIOLOGIE, Résistance antivirale, Études en culture cellulaire) ont été observés dans l’essai COMET-ICE (Tableau 8). Parmi les 32 participants traités par le sotrovimab présentant une substitution d’acide aminé aux positions 337 et/ou 340 au départ ou en cours de traitement, un participant a satisfait au paramètre d’évaluation principal de progression défini comme une hospitalisation > 24 heures pour le traitement aigu de toute maladie ou le décès, toutes causes confondues, jusqu’au jour 29. La substitution E340K est apparue en cours de traitement chez ce participant qui était infecté par le variant Epsilon du SRAS-CoV-2.
Tableau 8. Substitutions d’acides aminés à certaines positions associées à une réduction de la sensibilité au sotrovimab observées au départ ou apparues en cours de traitement chez les participants traités par le sotrovimab
| Étude clinique | Présentes au départa | Apparues en cours de traitementb | ||
| Substitutions | Fréquence, % (n/N) | Substitutions | Fréquence, % (n/N) | |
| COMET-ICE | P337H, E340A | 1,3 % (4/307) | P337L/R, E340A/K/V | 14,1 % (24/170) |
a n = nombre de participants traités par le sotrovimab pour lesquels une substitution d’acide aminé en position 337 ou 340 sur le spicule était présente au départ; N = nombre total de participants traités par le sotrovimab pour lesquels les résultats du séquençage au départ étaient disponibles.
b n = nombre de participants traités par le sotrovimab pour lesquels une substitution d’acide aminé en position 337 ou 340 sur le spicule est apparue en cours de traitement; N = nombre total de participants traités par le sotrovimab pour lesquels les résultats du séquençage au début de l’étude et après étaient disponibles.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Dans le cadre d’une étude de toxicité d’une durée de 2 semaines portant sur l’administration de doses répétées à des macaques de Buffon, le sotrovimab n’a pas eu d’effets indésirables lorsqu’il a été administré par voie intraveineuse à des doses allant jusqu’à 500 mg/kg.
Dans une étude de réactivité croisée sur des tissus adultes humains et simiens, aucune fixation spécifique n’a été détectée.
Dans le cadre d’une épreuve de liaison à réactivité croisée faisant appel à une puce à protéines enrichies en protéines embryofœtales, aucune liaison hors cible n’a été détectée relativement au sotrovimab.
Cancérogénicité et génotoxicité
Aucune étude n’a été menée sur les effets cancérogènes et génotoxiques du sotrovimab.
Toxicologie pour la reproduction et le développement
Aucune étude n’a été menée sur la toxicité non clinique du sotrovimab pour la reproduction et le développement.