


Monographie de produit - Fludarabine Phosphate Injection, USP
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Tableau I — Résumé des renseignements sur le produit
| Voie d’administration | Forme pharmaceutique / Teneur | Ingrédients non médicinaux |
|---|---|---|
| Perfusion intraveineuse | Solution / 25 mg/mL | Hydrogénophosphate disodique dihydraté et mannitol. |
INDICATIONS ET UTILISATION CLINIQUE
Le Phosphate de fludarabine injectable, USP est indiqué dans le cas suivant :
- Traitement de seconde intention de la leucémie lymphoïde chronique (LLC) et du lymphome non hodgkinien de faible malignité (LNH) chez les patients dont le traitement classique a échoué.
Personnes âgées (> 75 ans) :
L’emploi du phosphate de fludarabine chez les personnes âgées (> 75 ans) est peu documenté, aussi faut-il faire preuve de prudence lorsque l’on administre du Phosphate de fludarabine injectable, USP à ces patients. Il existe une corrélation entre la clairance de la créatinine et la clairance totale de la 2F-ara-A, principal métabolite plasmatique de la fludarabine, ce qui indique l’importance de la voie d’excrétion rénale pour l’élimination du composé. Une augmentation de l’exposition totale de l’organisme (aire sous la courbe [ASC] de la 2F-ara-A) a été observée chez les patients atteints d’insuffisance rénale. On ne dispose que de données cliniques limitées sur le traitement par la fludarabine de patients atteints d’insuffisance rénale (clairance de la créatinine < 70 mL/min). Étant donné la fréquence de l’insuffisance rénale chez les patients de plus de 70 ans, la clairance de la créatinine doit être mesurée chez les personnes âgées que l’on envisage de traiter par la fludarabine. Si la clairance de la créatinine se situe entre 30 et 70 mL/min, on recommande une réduction de la dose pouvant aller jusqu’à 50 % et une surveillance étroite du profil hématologique, afin de déceler tout signe de toxicité. Le traitement par le Phosphate de fludarabine injectable, USP est contre-indiqué si la clairance de la créatinine est < 30 mL/min (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
Enfants :
L’innocuité et l’efficacité du phosphate de fludarabine n’ont pas été établies chez les enfants.
CONTRE-INDICATIONS
- Hypersensibilité au médicament, à l’un ou l’autre de ses ingrédients ou aux composants du contenant. Pour connaître la liste complète, reportez-vous à la section FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT.
- Présence d’insuffisance rénale (clairance de la créatinine < 30 mL/min).
- Présence d’anémie hémolytique décompensée.
- L’emploi du Phosphate de fludarabine injectable, USP en concomitance avec la pentostatine est contre-indiqué. En effet, une incidence inacceptable de toxicité pulmonaire mortelle a été observée au cours d’une étude clinique sur le traitement de la LLC rebelle dans laquelle le phosphate de fludarabine a été administré en concomitance avec la pentostatine (désoxycoformycine).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
Le Phosphate de fludarabine injectable, USP doit être administré sous la surveillance d’un médecin ayant l’expérience des traitements antinéoplasiques ou prescrit par un tel médecin.
Le phosphate de fludarabine est associé à :
- des cas de dépression médullaire, dont certains mortels (voir MISES EN GARDE ET PRÉCAUTIONS – Hématologie)
- des effets irréversibles sur le SNC, mortels dans certains cas (voir MISES EN GARDE ET PRÉCAUTIONS – Neurologie)
- des cas d’anémie hémolytique auto-immune, dont certains cas mortels (voir MISES EN GARDE ET PRÉCAUTIONS – Hématologie).
Une incidence inacceptable de toxicité pulmonaire mortelle a été observée au cours d’une étude clinique sur l’association de phosphate de fludarabine et de pentostatine (désoxycoformycine) dans le traitement de la LLC rebelle. L’administration concomitante de Phosphate de fludarabine injectable, USP et de pentostatine est contre-indiquée.
Généralités
Le Phosphate de fludarabine injectable, USP est un agent antinéoplasique puissant qui peut avoir des effets toxiques importants. On doit donc observer le patient de près, afin de déceler tout signe de toxicité hématologique ou non hématologique pendant le traitement. On recommande de faire des analyses périodiques du sang périphérique afin de déceler la présence de neutropénie, de thrombopénie, d’anémie ou de leucopénie.
La vaccination au moyen de virus vivants doit être évitée pendant et après le traitement par le Phosphate de fludarabine injectable, USP.
Pouvoir carcinogène et pouvoir mutagène
Une évolution et une transformation de la maladie (p. ex. syndrome de Richter) ont souvent été signalées chez des patients atteints de LLC (voir MISES EN GARDE ET PRÉCAUTIONS – Peau).
Système endocrinien et métabolisme
Un syndrome de lyse tumorale lié au traitement par le phosphate de fludarabine a été observé chez des patients atteints de LLC et porteurs de tumeurs volumineuses. Comme le Phosphate de fludarabine injectable, USP peut induire une réponse dès la première semaine de traitement, il faut prendre les précautions qui s’imposent chez les patients qui risquent de présenter cette complication.
Appareil digestif
Des nausées/vomissements et/ou de la diarrhée ont été observés chez 38 % des patients ayant reçu du phosphate de fludarabine par voie orale dans les études cliniques. Dans la plupart des cas, la gravité était légère ou modérée (échelle de toxicité de l’Organisation mondiale de la santé [OMS]). Seul un petit pourcentage de patients présentant des nausées/vomissements (environ 1 %) et de la diarrhée (environ 5 %) ont dû recevoir un traitement. Les patients chez qui on observe de longs épisodes de nausées/vomissements et de diarrhée doivent être suivis de près, afin d’éviter tout risque de déshydratation.
Hématologie
Il faut faire preuve de prudence et tenir soigneusement compte des avantages du médicament par rapport aux risques qu’il comporte avant d’administrer le Phosphate de fludarabine injectable, USP à des patients en mauvaise santé, surtout si leur fonction médullaire est gravement atteinte (thrombocytopénie, anémie ou granulocytopénie), s’ils souffrent d’un déficit immunitaire ou s’ils ont déjà été victimes d’une infection opportuniste. On devrait envisager l’instauration d’un traitement prophylactique chez les patients qui ont un risque élevé de contracter une infection opportuniste (voir EFFETS INDÉSIRABLES).
Comme le Phosphate de fludarabine injectable, USP peut entraîner une myélosuppression grave, notamment une thrombocytopénie, une anémie, une leucopénie et une neutropénie, son administration nécessite une surveillance attentive du profil hématologique. Au cours d’une étude de phase I menée chez des patients porteurs de tumeurs solides, le nadir de la granulocytose a été atteint en 13 jours (valeur médiane; plage de 3 à 25 jours), et le nadir de la numération plaquettaire, en 16 jours (valeur médiane; plage de 2 à 32 jours). La plupart des patients présentaient des anomalies du profil hématologique au début de l’étude en raison de la maladie ou de traitements myélosuppresseurs antérieurs. Une myélosuppression cumulative peut survenir. Bien que la myélosuppression provoquée par la chimiothérapie soit souvent réversible, le traitement par le Phosphate de fludarabine injectable, USP commande une étroite surveillance du profil hématologique.
On a signalé plusieurs cas d’hypoplasie ou d’aplasie des trois lignées myéloïdes ayant entraîné une pancytopénie, ou parfois même la mort, chez des patients adultes. La durée de la cytopénie cliniquement significative variait d’environ 2 mois à un an. Ces épisodes sont survenus chez des patients qui avaient reçu ou non un traitement au préalable.
Des phénomènes auto-immuns menaçant le pronostic vital, voire mortels (p. ex. anémie hémolytique et thrombocytopénie auto-immunes, purpura thrombocytopénique, pemphigus, hémophilie acquise et syndrome d’Evans) se sont produits pendant ou après un traitement par le phosphate de fludarabine chez des patients présentant ou non des antécédents de manifestations auto-immunes ou un test de Coombs positif. Ces patients étaient en rémission ou non. Les corticostéroïdes peuvent ou non être efficaces dans le traitement de ces réactions hémolytiques. Une étude a été effectuée auprès de 31 patients présentant une anémie hémolytique associée au traitement par le phosphate de fludarabine. Comme la reprise du traitement par le phosphate de fludarabine a été associée à une récurrence de l’anémie hémolytique chez la majorité de ces patients (90 %), la reprise du traitement doit être évitée dans ces cas. Les mécanismes qui prédisposent à l’apparition de cette complication n’ont pas été élucidés. Il faut examiner et surveiller étroitement les patients traités par le Phosphate de fludarabine injectable, USP, afin de déceler tout signe d’anémie hémolytique auto-immune (diminution de l’hémoglobine liée à une hémolyse et à un test de Coombs positif). Une hémolyse commande l’arrêt du traitement par le Phosphate de fludarabine injectable, USP. La transfusion de sang irradié et l’administration de corticostéroïdes sont les mesures thérapeutiques les plus courantes en cas d’anémie hémolytique auto-immune.
Fonction hépatique/biliaire/pancréatique
Il n’existe pas de données sur l’emploi du phosphate de fludarabine chez les insuffisants hépatiques. Le Phosphate de fludarabine injectable, USP doit donc être administré avec prudence chez ces patients, et uniquement si les avantages prévus l’emportent sur les risques éventuels.
Système immunitaire
De cas de réaction du greffon contre l’hôte (réaction des lymphocytes immunocompétents transfusés contre l’hôte) ont été observés après une transfusion de sang non irradié à des patients traités par le phosphate de fludarabine. Ces réactions se sont fréquemment soldées par le décès. Par conséquent, afin de minimiser le risque de réaction du greffon contre l’hôte, seuls des produits sanguins irradiés doivent être utilisés chez les patients qui ont reçu ou qui vont recevoir du Phosphate de fludarabine injectable, USP et qui ont besoin d’une transfusion.
Fonction neurologique
L’administration du phosphate de fludarabine peut être associée à la leucoencéphalopathie, à la leucoencéphalopathie toxique aiguë ou au syndrome d’encéphalopathie postérieure réversible (SEPR)/syndrome de leucoencéphalopathie postérieure réversible (SLPR).
Ces maladies peuvent survenir :
à la dose recommandée, le plus souvent
- lorsque le phosphate de fludarabine est administré à la suite d’un traitement par des médicaments connus pour être associés à la leucoencéphalopathie, à la leucoencéphalopathie toxique aiguë ou au syndrome d’encéphalopathie postérieure réversible ou en combinaison avec de tels médicaments;
- lorsque le phosphate de fludarabine est administré chez des patients ayant subi une radiothérapie de la tête ou de l’organisme entier, chez des patients présentant une réaction du greffon contre l’hôte, chez des insuffisants rénaux ou encore chez des patients ayant subi une greffe de cellules souches hématopoïétiques.
- à des doses supérieures à la dose recommandée.
Administré à fortes doses à des patients atteints de leucémie aiguë au cours d’études visant à déterminer la posologie optimale, le phosphate de fludarabine a été associé à un syndrome apparaissant tardivement et caractérisé par la cécité, le coma et la mort. Les symptômes se sont manifestés entre 21 et 60 jours après l’administration (on a toutefois signalé pendant la période post-commerciale des cas de neurotoxicité qui sont survenus plus tôt ou plus tard qu’observés durant les essais cliniques). Une démyélinisation a été observée, en particulier dans les aires occipitales du cortex cérébral. Dans la majorité des cas, ces effets sont survenus chez des patients ayant reçu environ 4 fois la dose recommandée par voie intraveineuse (96 mg/m2/jour pendant 5
à 7 jours). Sur les 36 patients ayant reçu de fortes doses de phosphate de fludarabine (cycles de traitement d’une durée de 5 à 7 jours, à raison de ≥ 96 mg/m2/j), 13 sujets (36,1 %) ont présenté des troubles neurologiques graves, alors que chez 443 patients à qui on avait administré de faibles doses (cycles de traitement d’une durée de 5 jours, à raison de ≤ 40 mg/m2/j), 1 seul
(0,2 %) a présenté de tels troubles neurologiques. Seuls quelques patients ayant reçu des doses se situant dans les limites de la dose recommandée pour traiter la LLC et les LNH de faible malignité ont connu des effets toxiques graves mais peu fréquents (coma, crises épileptiques et agitation) ou inhabituels (confusion) touchant le SNC.
Les symptômes de la leucoencéphalopathie, de la leucoencéphalopathie toxique aiguë ou du syndrome d’encéphalopathie postérieure réversible (SEPR)/syndrome de leucoencéphalopathie postérieure réversible (SLPR) peuvent comprendre des céphalées, des nausées et des vomissements, des convulsions, des troubles de la vue, comme la cécité, une altération du sensorium et des déficits neurologiques focaux. D’autres effets peuvent être observés, notamment la névrite optique et la papillite, la confusion, la somnolence, l’agitation, la paraparésie/quadriparésie, la spasticité musculaire, l’incontinence et le coma.
Les symptômes neurologiques peuvent survenir tardivement, voire après l’interruption du traitement. Ainsi des cas d’encéphalopathie tardive ont-ils été signalés jusqu’à 4,8 ans suivant la prise de fludarabine.
La leucoencéphalopathie, la leucoencéphalopathie toxique aiguë ou le syndrome d’encéphalopathie postérieure réversible (SEPR)/syndrome de leucoencéphalopathie postérieure réversible (SLPR) peuvent être irréversibles, potentiellement mortels ou fatals.
On ignore les effets de l’administration à long terme du phosphate de fludarabine sur le SNC. Dans certaines études, toutefois, des patients ont toléré la dose recommandée pendant des périodes de traitement relativement longues (jusqu’à 26 cycles de traitement).
On recommande donc de faire un bilan neurologique à intervalles réguliers. Si l’on soupçonne la présence de l’une de ces maladies, il faut interrompre le traitement par le Phosphate de fludarabine injectable, USP, surveiller le patient et lui faire passer un examen par imagerie cérébrale, de préférence par résonnance magnétique nucléaire. Si le diagnostic est confirmé, il faut cesser définitivement le traitement.
Fonction rénale
Il existe une corrélation entre la clairance de la créatinine et la clairance totale du principal métabolite plasmatique, la 2F-ara-A, ce qui témoigne de l’importance de la fonction rénale dans l’excrétion du composé. D’ailleurs, l’organisme des patients dont la fonction rénale est réduite est davantage exposé au produit (ASC de la 2F-ara-A). On dispose de peu de données cliniques sur les patients qui présentent une insuffisance rénale (clairance de la créatinine < 70 mL/min). Il faut donc mesurer la clairance de la créatinine si des signes cliniques évoquent l’existence d’une telle insuffisance ou encore si le patient a plus de plus de 70 ans. Si la clairance rénale se situe entre 30 et 70 mL/min, on recommande de réduire la dose habituelle jusqu’à 50 % de sa valeur initiale, mesure qui sera accompagnée d’une surveillance étroite du profil hématologique, afin de déceler tout signe d’intoxication. De plus, le traitement par le Phosphate de fludarabine injectable, USP est contre-indiqué chez les insuffisants rénaux dont la clairance de la créatinine est < 30 mL/min (voir POSOLOGIE ET ADMINISTRATION).
Fonction sexuelle et reproduction
Les études précliniques de toxicologie menées chez la souris, le rat et le chien ont montré l’existence d’effets indésirables sur l’appareil reproducteur mâle, effets qui sont liés à la dose. On a ainsi observé une diminution du poids moyen des testicules chez le chien, de même qu’une dégénérescence et une nécrose de l’épithélium spermatogène des testicules chez la souris, le rat et le chien. Les effets indésirables possibles sur la fécondité de l’homme et de la femme n’ont pas été évalués de façon concluante. Par conséquent, les femmes susceptibles de devenir enceintes et les hommes doivent prendre des mesures de contraception appropriées pendant le traitement par le Phosphate de fludarabine injectable, USP et jusqu’à 6 mois au moins après la fin du traitement.
Peau
Une aggravation ou une poussée de lésions cutanées cancéreuses préexistantes ainsi que la survenue d’un cancer de la peau ont été signalées pendant et après le traitement par le phosphate de fludarabine par voie intraveineuse (i.v.).
Populations et cas particuliers
Grossesse : Il existe très peu de données sur l’utilisation du phosphate de fludarabine pendant le premier trimestre de la grossesse : chez un nouveau-né, on a décrit une absence bilatérale du radius avec pouces normaux, une thrombocytopénie, un anévrisme de la fosse ovale et un petit canal artériel persistant. Des cas de fausse-couche en début de grossesse ont été associés au traitement par le phosphate de fludarabine, seul ou en association avec d’autres médicaments.
Des cas d’accouchement prématuré ont été signalés.
Le Phosphate de fludarabine injectable, USP ne doit être utilisé pendant la grossesse qu’en cas d’absolue nécessité (p. ex. en cas de menace du pronostic vital, en l’absence d’autre traitement plus sûr ayant les mêmes bienfaits thérapeutiques ou lorsque le traitement est inévitable). Le Phosphate de fludarabine injectable, USP peut être nocif pour le fœtus, aussi le prescripteur ne doit-il envisager son emploi que si les bienfaits possibles l’emportent sur les risques pour le fœtus. Les femmes en âge de procréer doivent être informées des risques pour le fœtus.
La grossesse doit être évitée pendant le traitement par Phosphate de fludarabine injectable, USP. Par conséquent, les femmes en âge de procréer et les hommes féconds doivent prendre des mesures de contraception efficaces non seulement au cours du traitement, mais aussi pendant au moins six suivant son interruption.
Allaitement : Les femmes qui allaitent doivent cesser de le faire pendant le traitement par le Phosphate de fludarabine injectable, USP, et les autres ne doivent pas commencer.
On ignore si ce médicament est excrété dans le lait maternel. Les données précliniques laissent croire qu’après son administration intraveineuse à des rats, le phosphate de fludarabine et/ou ses métabolites passent du sang au lait maternel.
Enfants : L’innocuité et l’efficacité du phosphate de fludarabine n’ont pas été établies chez les enfants.
Personnes âgées (> 75 ans) : L’utilisation du phosphate de fludarabine chez les personnes âgées (> 75 ans) est peu documentée, aussi faut-il faire preuve de prudence lorsque l’on administre du Phosphate de fludarabine injectable, USP à ces patients. Il existe une corrélation entre la clairance de la créatinine et la clairance totale de la 2F-ara-A, principal métabolite plasmatique de la fludarabine, ce qui indique l’importance de la voie d’excrétion rénale pour l’élimination du composé. Une augmentation de l’exposition totale de l’organisme (ASC de la 2F-ara-A) a été observée chez les patients atteints d’insuffisance rénale. On ne dispose que de données cliniques limitées sur le traitement de patients atteints d’insuffisance rénale (clairance de la créatinine < 70 mL/min). Étant donné la fréquence de l’insuffisance rénale chez les patients de plus de 70 ans, la clairance de la créatinine doit être mesurée chez les personnes âgées que l’on envisage de traiter par la fludarabine. Si la clairance de la créatinine se situe entre 30 et
70 mL/min, on recommande une réduction de la dose pouvant aller jusqu’à 50 % et une surveillance étroite du profil hématologique, afin de déceler tout signe de toxicité. Le traitement par le Phosphate de fludarabine injectable, USP est contre-indiqué si la clairance de la créatinine est < 30 mL/min (voir POSOLOGIE ET ADMINISTRATION).
Surveillance et épreuves de laboratoire
Le profil hématologique (particulièrement les neutrophiles et les plaquettes) et les paramètres biologiques du sang doivent être surveillés à intervalles réguliers pendant le traitement.
Aptitude à conduire ou à faire fonctionner des machines
Le Phosphate de fludarabine injectable, USP risque de réduire la capacité à conduire ou à utiliser des machines, car des cas de fatigue, de faiblesse, de troubles de la vue, de confusion, d’agitation et de convulsions ont été observés.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
Les effets indésirables les plus courants associés au traitement par le phosphate de fludarabine comprennent les manifestations suivantes : myélosuppression (anémie, leucopénie, neutropénie et thrombocytopénie), entraînant une diminution de la résistance aux infections qui se manifeste entre autres par une pneumonie, de la toux, de la fièvre, de la fatigue, de la faiblesse, des nausées, des vomissements et de la diarrhée. Frissons, œdème, malaises, neuropathie périphérique, troubles visuels, anorexie, mucosite, stomatite et éruptions cutanées font aussi partie des autres effets indésirables fréquemment signalés. De graves infections opportunistes se sont produites chez des patients traités par le phosphate de fludarabine. Des décès attribuables à des effets indésirables graves ont été signalés.
Le tableau ci-dessous présente les effets indésirables selon la classe par système et organe (SOC) du MedDRA. Les fréquences proviennent des données des essais cliniques, sans égard au rapport de causalité avec le phosphate de fludarabine.
Tableau II — Effets indésirables du phosphate de fludarabine (selon la SOC du MedDRA) observés dans les essais cliniques
| Classe par système et organe du MedDRA | Très fréquents (≥ 1/10) | Fréquents (≥ 1/100 – < 1/10) | Peu fréquents (≥ 1/10 000 – < 1/100) | Rares (≥ 1/10 000 – < 1/1000) |
|---|---|---|---|---|
| Infections et infestations | Infections/infections opportunistes (comme la réactivation d’un virus latent : virus du zona, d’Epstein-Barr et leucoencéphalopathie multifocale progressive), pneumonie | Trouble lymphoprolifératif (associé au virus d’Epstein-Barr) | ||
| Néoplasmes bénins, malins et non précisés (dont kystes et polypes) | Syndrome myélodysplasique et leucémie myéloïde aiguë (principalement associés à un traitement antérieur, concomitant ou subséquent, par un agent alkylant ou un inhibiteur de la topoisomérase, ou à une radiothérapie) | |||
| Troubles hématologiques et lymphatiques | Neutropénie, anémie, thrombocytopénie | Dépression médullaire | ||
| Troubles du système immunitaire | Troubles auto- immuns (comprenant l’anémie hémolytique auto- immune, le purpura thrombocytopénique, le pemphigus, le syndrome d’Evans et l’hémophilie acquise) | |||
| Troubles métaboliques et nutritionnels | Anorexie | Syndrome de lyse tumorale (comprenant l’insuffisance rénale, l’hyperkaliémie, l’acidose métabolique, l’hématurie, la présence de cristaux | ||
| Classe par système et organe du MedDRA | Très fréquents (≥ 1/10) | Fréquents (≥ 1/100 – < 1/10) | Peu fréquents (≥ 1/10 000 – < 1/100) | Rares (≥ 1/10 000 – < 1/1000) |
| d’urate dans l’urine, l’hyperuricémie, l’hyperphosphatémie, l’hypocalcémie) | ||||
| Troubles du système nerveux | Neuropathie périphérique | Confusion | Agitation, convulsions, coma | |
| Troubles oculaires | Troubles de la vue | Névrite optique, neuropathie optique, cécité | ||
| Troubles cardiaques | Insuffisance cardiaque, arythmie | |||
| Troubles respiratoires, thoraciques et médiastinaux | Toux | Toxicité pulmonaire (comprenant la dyspnée, la fibrose pulmonaire et la pneumopathie inflammatoire) | ||
| Troubles gastro- intestinaux | Nausées, vomissements, diarrhée | Stomatite | Hémorragie gastro- intestinale, anomalie des enzymes pancréatiques | |
| Troubles hépatobiliaires | Anomalies des enzymes hépatiques | |||
| Troubles de la peau et des tissus sous- cutanés | Éruption cutanée | Cancer de la peau, syndrome de Stevens-Johnson, érythrodermie bulleuse avec épidermolyse (de type syndrome de Lyell) | ||
| Troubles rénaux et urinaires | Hémorragie des voies urinaires (comprenant la cystite hémorragique) | |||
| Troubles généraux et problèmes liés à l’administration | Fièvre, fatigue, faiblesse | Frissons, malaise, œdème, mucosite |
Effets indésirables signalés durant la période de pharmacovigilance
Les réactions indésirables ci-après sont basées sur les données de pharmacovigilance, indépendamment de tout lien de causalité avec le phosphate de fludarabine.
Troubles hématologiques et lymphatiques : pancytopénie, dépression médullaire, neutropénie, thrombocytopénie, anémie, cytopénie, aplasie médullaire touchant les 3 lignées.
Troubles cardiaques : œdème, insuffisance cardiaque, arythmie.
Troubles oculaires : cécité, névrite optique, neuropathie optique, hémorragie oculaire comprenant l’hémorragie rétinienne.
Troubles gastro-intestinaux : anorexie.
Troubles généraux et problèmes liés à l’administration : frissons.
Troubles génito-urinaires (PI initial)/Troubles métaboliques et nutritionnels : hématurie (contexte de SLT), hypocalcémie (contexte de SLT), hyperphosphatémie (contexte de SLT), hyperuricémie, insuffisance rénale (contexte de SLT), calculs uratiques (contexte de SLT), acidose métabolique (contexte de SLT), hyperkaliémie (contexte de SLT).
Troubles hépatobiliaires : anomalie des enzymes hépatiques et pancréatiques.
Troubles du système immunitaire : RGCH post-transfusionnelle, purpura thrombocytopénique, syndrome d’Evans, pemphigus, anémie hémolytique auto-immune, hémophilie acquise.
Infections et infestations : infections opportunistes, virus du zona, virus d’Epstein-Barr, réactivation d’un virus latent, leucoencéphalopathie multifocale progressive, polyomavirus JC humain (contexte de LEMP), transformation d’une infection par le virus d’Epstein-Barr en LLC.
Néoplasmes bénins, malins et non spécifiés : leucémie myéloïde aiguë, syndrome de Richter, syndrome myélodysplasique, LLC progressive, trouble lymphoprolifératif (associé au virus d’Epstein-Barr).
Troubles neurologiques : convulsions, agitation, confusion, coma; leucoencéphalopathie, leucoencéphalopathie toxique aiguë, syndrome d’encéphalopathie postérieure réversible/syndrome de leucoencéphalopathie postérieure réversible (voir MISES EN GARDE ET PRÉCAUTIONS, Neurologie).
Troubles respiratoires, thoraciques et médiastinaux : toxicité pulmonaire, pneumopathie inflammatoire, fibrose pulmonaire, dyspnée.
Troubles de la peau et des tissus sous-cutanés : érythrodermie bulleuse avec épidermolyse, éruption cutanée, aggravation de lésions cutanées cancéreuses préexistantes, cancer de la peau, syndrome de Stevens-Johnson.
Troubles vasculaires : hémorragie, hémorragie pulmonaire, hémorragie gastro-intestinale, hémorragie cérébrale et hémorragie des voies urinaires (comprenant la cystite hémorragique).
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
L’administration de dipyridamole ou d’autres inhibiteurs du recaptage de l’adénosine peut réduire l’efficacité thérapeutique du Phosphate de fludarabine injectable, USP.
Études cliniques et expériences in vitro ont montré que l’utilisation de phosphate de fludarabine en combinaison avec de la cytarabine peut entraîner une augmentation de la concentration d’Ara- CTP (métabolite actif de la cytarabine) dans les cellules leucémiques, et donc produire une hausse de l’exposition de ces cellules à l’Ara-CTP. Les concentrations plasmatiques d’Ara-C et
la vitesse d’élimination de l’Ara-C n’ont pas été modifiées.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Incompatibilités
La préparation pour administration intraveineuse ne doit pas être mélangée à d’autres médicaments.
Dose recommandée et ajustement posologique
La dose initiale habituelle de phosphate de Phosphate de fludarabine injectable, USP (phosphate de fludarabine) est de 25 mg/m2/j, administrée par voie intraveineuse sur une période d’environ 30 minutes, pendant 5 jours, tous les 28 jours. On peut diminuer la dose en présence de toxicité hématologique ou non hématologique.
Interactions médicamenteuses graves
Au cours d’une étude clinique, l’emploi concomitant de fludarabine et de pentostatine (désoxycoformycine) dans le traitement de la LLC rebelle a été associé à une incidence inacceptable de toxicité pulmonaire mortelle. Par conséquent, l’association de Phosphate de fludarabine injectable, USP et de pentostatine est contre-indiquée.
On recommande de réduire la dose jusqu’à 50 % de sa valeur initiale chez les patients qui présentent une diminution de la fonction rénale (clairance de la créatinine entre 30 et
70 mL/min). L’administration de Phosphate de fludarabine injectable, USP (phosphate de fludarabine) est contre-indiquée si la clairance de la créatinine est < 30 mL/min (voir MISES EN GARDE ET PRÉCAUTIONS).
La durée du traitement dépend de l’efficacité de ce dernier et de la tolérance du patient envers le médicament. Le Phosphate de fludarabine injectable, USP doit être administré jusqu’à obtention de la réponse maximale (rémission complète ou partielle, ce qui prend habituellement 6 cycles), après quoi le traitement doit être interrompu.
Administration
Aucune irritation locale n’a été observée après l’administration paraveineuse, intra-artérielle ou intramusculaire d’une solution aqueuse renfermant 7,5 mg/mL de phosphate de fludarabine lors d’études menées chez l’animal, même dans les cas où l’injection n’a pas été réalisée au bon endroit.
On recommande fortement de n’administrer le Phosphate de fludarabine injectable, USP que par voie intraveineuse. On ne signale toutefois aucun cas où l’administration paraveineuse de phosphate de fludarabine a entraîné de graves effets indésirables locaux. Il faut cependant éviter toute administration paraveineuse accidentelle.
Phosphate de fludarabine injectable, USP est fourni sous forme de solution stérile incolore à légèrement brun jaunâtre pour administration intraveineuse. Chaque mL de solution contient 25 mg de phosphate de fludarabine, 25 mg de mannitol et 62,5 mg d'hydrogénophosphate disodique dihydraté. La gamme de pH de la solution finale est de 6,0 à 7,1.
Aux fins d’administration par perfusion intraveineuse avec des sacs en PVC, le produit doit être dilué davantage dans une solution de dextrose pour injection à 5 % USP, ou de chlorure de sodium pour injection à 0,9 % USP, de façon à obtenir une concentration de 1 mg/mL.
Utiliser la solution dans les 24 heures si elle est gardée à la température ambiante ou dans les 72 heures si elle est gardée au réfrigérateur.
SURDOSAGE
L’administration de doses de phosphate de fludarabine supérieures aux doses recommandées a été associée à la leucoencéphalopathie, à la leucoencéphalopathie toxique aiguë ou au syndrome d’encéphalopathie postérieure réversible (SEPR)/syndrome de leucoencéphalopathie postérieure réversible (SLPR). Les symptômes de ces maladies, qui peuvent être retardés et irréversibles, comprennent les manifestations suivantes : céphalées, nausées et vomissements, convulsions, troubles de la vue, comme la cécité, modification du sensorium, lésions neurologiques focales, coma et mort. Névrite optique et papillite, confusion, somnolence, agitation, paraparésie/quadriparésie, spasticité musculaire et incontinence sont d’autres effets possibles.
L’administration de doses élevées est également associée à une myélosuppression se manifestant par une thrombocytopénie et une neutropénie.
On ne connaît pas d’antidote particulier contre la fludarabine. En cas de surdosage, interrompre le traitement et assurer le maintien des fonctions vitales.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d’action
Le phosphate de fludarabine est un analogue fluoré de l’adénine, qui résiste relativement bien à la désamination par l’adénosine-désaminase.
Le phosphate de fludarabine (2F-ara-AMP) est un promédicament hydrosoluble qui subit une déphosphorylation rapide en 2-fluoro-arabinosyl-adénine (2F-ara-A), laquelle fait à son tour l’objet, à l’intérieur de la cellule, d’une phosphorylation par la désoxycytidine-kinase en son dérivé triphosphaté actif, le 2-fluoro-ara-ATP (2F-ara-ATP). Ce métabolite exerce une activité antitumorale en inhibant la ribonucléotide-réductase et les ADN-polymérases α, δ et ε, l’ADN- primase et l’ADN-ligase et, par conséquent, la synthèse de l’ADN. Il se produit de plus une inhibition partielle de l’ARN-polymérase II, ce qui donne ensuite lieu à une réduction de la synthèse des protéines. Bien que certains aspects du mode d’action du 2F-ara-ATP demeurent toujours obscurs, on croit que les effets observés sur l’ADN, l’ARN et la synthèse des protéines contribuent tous à empêcher la prolifération cellulaire, l’inhibition de la synthèse de l’ADN en étant le principal facteur. En outre, les résultats d’études in vitro ont révélé que l’exposition des lymphocytes des patients atteints de LLC à la 2F-ara-A provoquait une forte fragmentation de l’ADN et l’apoptose.
Deux études ouvertes portant sur le phosphate de fludarabine ont été menées chez des patients atteints de LLC devenue rebelle à au moins un traitement standard comportant un agent alkylant. Au cours de ces 2 études, le taux global de réponses objectives a été de 32 % et de 48 %, et le temps de réponse médian, de 21 et de 7 semaines, respectivement.
Pour connaître les mesures à prendre en cas de surdosage présumé, il faut communiquer avec le centre antipoison de sa région.
Pharmacocinétique
Pharmacocinétique cellulaire du triphosphate de fludarabine
La concentration maximale de 2F-ara-ATP dans les lymphocytes leucémiques de patients atteints de LLC a été observée après un intervalle médian de 4 heures et variait considérablement, la concentration maximale médiane étant d’environ 20 mcM. La concentration de 2F-ara-ATP dans les cellules leucémiques était systématiquement beaucoup plus élevée que la concentration plasmatique maximale de 2F-ara-A, ce qui indique une accumulation dans les cellules cibles.
L’incubation in vitro de lymphocytes leucémiques a fait apparaître l’existence d’une relation linéaire entre l’exposition extracellulaire à la 2F-ara-A (résultant de la concentration en 2F-ara-A et de la durée de l’incubation) et l’enrichissement intracellulaire en 2F-ara-A. Deux études indépendantes font respectivement état d’une demi-vie d’élimination médiane du 2F-ara-ATP des cellules cibles de 15 et de 23 heures.
Aucune corrélation nette n’a été observée entre les paramètres pharmacocinétiques de la 2F-ara-A et l’efficacité du traitement chez les cancéreux; cependant, l’apparition d’une neutropénie et la variation de l’hématocrite indiquent que les effets cytotoxiques du phosphate de fludarabine, qui dépendent la dose administrée, inhibent l’hématopoïèse.
Pharmacocinétique plasmatique et urinaire de la fludarabine (2F-ara-A)
Les résultats d’études de phase I menées chez l’être humain montrent que le phosphate de fludarabine se transforme rapidement en son métabolite actif, la 2F-ara-A, c.-à-d. quelques minutes à peine suivant la perfusion. Par conséquent, les études de pharmacologie clinique sont axées sur la pharmacocinétique de la 2F-ara-A. La concentration plasmatique maximale moyenne de 2F-ara-A atteinte à la fin de la perfusion d’une dose unique de 25 mg/m2 de 2F-ara-AMP pendant 30 minutes à des cancéreux a été de 3,5 à 3,7 mcM. Une accumulation modérée a été observée après administration d’une cinquième dose, la concentration maximale moyenne de 2F-ara-A se situant entre 4,4 et 4,8 mcM à la fin de la perfusion. Pendant un cycle de traitement de 5 jours, la concentration plasmatique minimale de 2F-ara-A a pratiquement doublé. Aucune accumulation de 2F-ara-A n’a été observée au cours de cycles multiples. Après l’atteinte de la concentration maximale, l’élimination de la 2F-ara-A s’effectue en 3 phases, la demi-vie initiale étant d’environ 5 minutes, la demi-vie intermédiaire, de 1 ou 2 heures, et la demi-vie terminale, d’environ 20 heures.
La comparaison des résultats de diverses études a permis de calculer que la clairance plasmatique totale moyenne de la 2F-ara-A est de 79 mL/min/m2 (2,2 mL/min/kg) et que le volume de distribution moyen (Vd) est de 83 L/m2 (2,4 L/kg). Les données sont cependant très variables d’un sujet à l’autre. Après administration de phosphate de fludarabine par voie intraveineuse et par voie orale, la concentration plasmatique de 2F-ara-A et l’aire sous la courbe (ASC) de la concentration plasmatique en fonction du temps ont augmenté de façon linéaire avec la dose, alors que la demi-vie, la clairance plasmatique et le volume de distribution sont demeurés constants quelle que fût la dose, ce qui indique un comportement linéaire par rapport à la dose.
Une ou deux heures après l’administration de doses de phosphate de fludarabine par voie orale, les taux plasmatiques maximaux de 2F-ara-A ont atteint environ 20 % à 30 % des taux intraveineux (i.v.) maximaux à la fin de la perfusion. La biodisponibilité générale moyenne de la 2F-ara-A, comparable après ingestion d’une solution ou d’un comprimé à libération immédiate, se chiffrait à 50 %-65 % à la suite de l’administration d’une seule dose ou encore de doses multiples. Après administration concomitante de doses de 2F-ara-AMP et d’aliments, on a observé une légère augmentation (< 10 %) de la biodisponibilité générale (ASC) et une légère diminution de la concentration plasmatique maximale (Cmax) de la 2F-ara-A, ainsi qu’un délai avant l’atteinte de la Cmax. Les demi-vies terminales n’ont pas été modifiées.
Le volume de distribution moyen de la 2F-ara-A à l’état d’équilibre (Vdéq) observé au cours de l’une des études était de 96 L/m2, ce qui indique une importante liaison tissulaire. Une autre étude a observé un Vdéq de 44 L/m2, étayant l’hypothèse de la liaison tissulaire.
D’après une analyse compartimentale des données pharmacocinétiques, le facteur limitant l’excrétion de la 2F-ara-A serait la libération du composé à partir des sites de liaison tissulaire. Une corrélation négative a été constatée entre la clairance totale de la 2F-ara-A et le taux de créatinine sérique, ce qui donne à penser que le composé est éliminé par voie rénale.
Populations et états particuliers
Insuffisance rénale
Une étude pharmacocinétique menée auprès de patients dont la fonction normale est intacte et de patients atteints d’insuffisance rénale indique que, chez les patients qui jouissent d’une fonction rénale normale, 40 % à 60 % de la dose administrée par voie i.v. est excrétée dans l’urine.
L’étude du bilan massique chez des animaux de laboratoire ayant reçu de la 2F-ara-AMP tritiée montre que les substances radiomarquées sont complètement récupérées dans les urines. Un autre métabolite a été retrouvé chez l’être humain, mais en très faibles quantités seulement. Il s’agit de la 2F-ara-hypoxanthine, métabolite principal chez le chien.
La clairance corporelle totale du phosphate de fludarabine chez les insuffisants rénaux est plus petite que chez les personnes dont la fonction rénale est normale, ce qui indique que la dose doit être plus faible dans leur cas. En outre, la clairance corporelle totale de la 2F-ara-A est en corrélation inverse avec la créatinine sérique, ce qui donne à penser que le produit est éliminé par voie rénale. Cette hypothèse a été confirmée dans une étude sur la pharmacocinétique de la
2F-ara-A menée auprès de cancéreux atteints ou non d’insuffisance rénale à des degrés divers et à qui l’on avait administré de la 2F-ara-AMP. La clairance totale du principal métabolite, la
2F-ara-A, était en corrélation avec celle de la créatinine, ce qui confirme l’importance de la voie rénale dans l’élimination de ce composé. La clairance rénale représentait en moyenne 40 % de la clairance totale. Des recherches effectuées in vitro avec des protéines plasmatiques humaines indiquent que la 2F-ara-A n’a pas tellement tendance à se lier aux protéines.
CONSERVATION ET STABILITÉ
Le Phosphate de fludarabine injectable, USP doit être conservé au réfrigérateur entre 2 ºC et 8 ºC. Ne pas congeler. Jeter toute portion inutilisée.
Étant donné que le Phosphate de fludarabine injectable, USP ne contient aucun agent antimicrobien, on doit prendre les précautions nécessaires pour s’assurer que la solution préparée demeure stérile.
Comme pour tout médicament à administrer par voie parentérale, on doit examiner le produit reconstitué avant de l’administrer, afin de s’assurer qu’il est exempt de particules et qu’il n’a pas changé de couleur. Les solutions présentant un aspect trouble, des particules, un précipité, un changement de couleur ou une fuite ne doivent pas être utilisées. On doit jeter tout reste de solution.
INSTRUCTIONS SPÉCIALES CONCERNANT LA MANIPULATION
Le Phosphate de fludarabine injectable, USP ne doit pas être manipulé par une femme enceinte. Il est important de respecter la procédure à suivre pour la manipulation et l’élimination du produit, et de prendre les précautions s’appliquant aux produits cytotoxiques. On doit éliminer par incinération le produit répandu accidentellement ainsi que tout matériel contaminé pendant la reconstitution.
Le Phosphate de fludarabine injectable, USP doit être préparé avec prudence. On recommande de porter des gants en latex et des lunettes de protection, afin d’éviter toute exposition au produit en cas de bris de la fiole ou d’éclaboussures accidentelles. En cas de contact avec la peau ou les muqueuses, laver à l’eau savonneuse et rincer abondamment. En cas de contact avec les yeux, rincer soigneusement à grande eau. Éviter d’inhaler.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
Forme posologique:
Phosphate de fludarabine injectable, USP est fourni sous forme de solution stérile incolore à jaune légèrement brunâtre.
Composition:
Chaque mL de solution contient:
Ingrédient médicinal : 25 mg de phosphate de fludarabine .
Ingrédients non médicinaux : 25 mg de mannitol et 62,5 mg d'hydrogénophosphate disodique dihydraté.
pH : 6,0-7,1
Présentation :
Le Phosphate de fludarabine injectable, USP est fourni dans un flacon unidose en verre transparent de 2 ml avec un sceau amovible orange, emballé individuellement.
Le Phosphate de fludarabine injectable, USP utilise un bouchon qui n'est pas fait de latex de caoutchouc naturel.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
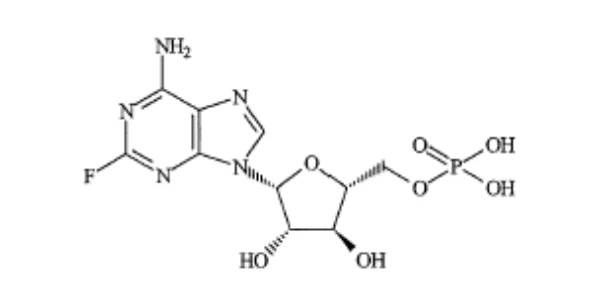
Dénomination commune : Phosphate de fludarabine
Dénomination systématique : 2-fluoro-9-(5-O-phosphono-ß-D-arabinofuranosyl)-
9H-purine-6-amine
Formule et masse moléculaires : C10H13FN5O7P 365,21 g/mol Formule développée :
Propriétés
physicochimiques : Le phosphate de fludarabine est une poudre cristalline blanche ou presque blanche. Ses pKa sont de 3,2 ± 0,1 et de 5,8 ± 0,1 et son pH est de 2,0 (solution aqueuse de 9 mg/mL).
Le phosphate de fludarabine est entièrement soluble dans le diméthylsulfoxyde et le diméthylacétamide. Modérément soluble dans l’eau, légèrement dans le méthanol, insoluble dans l’acétone et le dichlorométhane.
ESSAIS CLINIQUES
Deux études ouvertes non comparatives portant sur le phosphate de fludarabine ont été menées chez des patients atteints de LLC devenue réfractaire à au moins un traitement standard comportant un agent alkylant. Dans une étude menée au MDACC (M.D. Anderson Cancer Center), 48 patients ont reçu 22 à 40 mg/m2 de phosphate de fludarabine pendant 5 jours tous les 28 jours. Une autre étude, menée par le SWOG (Southwest Oncology Group), comprenait
31 patients ayant reçu 15 à 25 mg/m2 pendant 5 jours tous les 28 jours. Le taux de réponses objectives global a été de 48 % dans l’étude du MDACC et de 32 % dans celle du SWOG. Le taux de réponses complètes dans les deux études a été de 13 %; le taux de réponses partielles a été de 35 % dans l’étude du MDACC et de 19 % dans celle du SWOG. Ce taux de réponses, qui se fondent sur des critères standard élaborés par le groupe de travail du National Cancer Institute sur la LLC, ont été obtenus chez des patients ayant déjà reçu de nombreux traitements. Cet important taux de réponses observé avec le phosphate de fludarabine donne à penser que la résistance croisée avec les autres agents anti-LLC d’utilisation courante est minime.
La réponse au traitement a été observée après un laps de temps médian de 7 semaines (intervalle : 1-68 semaines) dans l’étude du MDACC et de 21 (intervalle : 1 à 53 semaines) semaines dans l’étude du SWOG. La maladie a été maîtrisée pendant une durée médiane de 91 semaines (MDACC) et de 65 semaines (SWOG). Le durée de survie médiane de tous les patients souffrant de LLC rebelle traités par le phosphate de fludarabine a été de 43 semaines dans l’étude du MDACC et de 52 semaines dans l’étude du SWOG. La normalisation de la lymphocytémie, qui permet de mesurer la régression de la maladie, a été observée après une période médiane de 2 semaines chez ceux qui ont complètement répondu au traitement, de
2 semaines chez ceux qui n’y ont répondu que partiellement et de 22 semaines chez ceux qui n’y ont pas répondu.
Une amélioration de l’état des patients — caractérisée par une diminution du stade de Rai qui est passé de III ou IV au début de l’étude à II ou moins — a été observée chez 7 répondants sur 12 (58 %) dans l’étude du MDACC et chez 5 répondants sur 7 (71 %) dans l’étude du SWOG. Dans un sous-groupe de patients anémiques, la concentration moyenne en hémoglobine est passée de 9,0 g/dL au début des études combinées, à 11,8 g/dL au moment où la réponse a été observée. De même, les patients d’un sous-groupe présentant une thrombocytopénie au début ont vu leur numération plaquettaire moyenne s’améliorer, passant de 63 500 plaquettes/mm3 à
103 300 plaquettes/mm3.
PHARMACOLOGIE DÉTAILLÉE
Mécanisme d’action
L’activité biologique de la 2F-ara-A a été évaluée dans plusieurs modèles. Ainsi a-t-on observé que la 2F-ara-A inhibe la synthèse de l’ADN dans des cultures cellulaires de leucémie L1210 chez la souris ainsi que dans un modèle in vivo de leucémie L1210 chez la souris. Ce traitement n’a pas inhibé totalement la synthèse de l’ARN in vitro, mais il a grandement réduit la synthèse des protéines. L’adénosine désaminase n’élimine pas le groupement amine de la 2F-ara-A, ce qui contribue à la stabilité de cet agent.
L’activité, le métabolisme et la toxicité de la 2F-ara-A ont été comparés à ceux de la 9-β-D- arabinofuranosyl-adénine (ara-A) dans la lignée lymphoblastoïde T humaine (CCRF-CEM). L’inhibition de la prolifération cellulaire était équivalente dans les deux cas, dans la mesure où l’ara-A était protégée de la désamination. Des études semblables menées sur la CCRF-CEM ont révélé que l’ara-A et la 2F-ara-A exercent une action cytotoxique au début du cycle cellulaire, de préférence pendant la phase S. Les deux composés ont été convertis en leurs dérivés triphosphatés, lesquels se sont accumulés dans la cellule et y ont inhibé la synthèse de l’ADN. On a également montré que le 2F-ara-ATP, métabolite nucléosidique, inhibe l’ADN-polymérase
α et, dans une moindre mesure, la ribonucléotide-réductase des cellules leucémiques L1210 de souris, des cellules épithéliales humaines (HEp-2) et des cellules HeLa.
Le métabolite actif dans les systèmes évalués est le 2F-ara-ATP, lequel agit en inhibant l’ADN-polymérase α ainsi que la ribonucléotide-réductase et, par conséquent, la synthèse de l’ADN. Qui plus est, des études in vitro ont montré que la 2F-ara-A provoque une forte fragmentation de l’ADN des lymphocytes de patients atteints de LLC, et qu’elle en induit l’apoptose.
Activité antitumorale
Les effets du schéma posologique et de la voie d’administration sur l’activité antitumorale du phosphate de fludarabine ont été étudiés à l’aide d’un modèle murin in vivo de leucémie (cellules leucémiques L1210 transplantées). On a ainsi observé que peu importe le schéma posologique, le médicament se révèle actif après administration intrapéritonéale. En outre, l’augmentation du nombre de cycles de traitement a fait tripler l’activité antitumorale du produit, et l’administration de plusieurs doses au cours de la journée s’est révélée plus efficace que l’administration d’une seule dose plus forte.
L’administration d’une dose unique (900 mg/kg) le 1er jour a été associée à une prolongation de la survie (PS) de 42 %, tandis que l’administration d’une dose plus faible (250 mg/kg) 3 fois par jour le 1er jour (dose totale de 750 mg/kg) a permis d’obtenir une PS de 98 %. Une corrélation entre l’accroissement de l’activité antitumorale et l’administration de plusieurs doses par jour a également été observée lorsque le médicament a été administré de manière intermittente.
L’administration d’une dose unique par jour pendant 3 jours (dose totale de 2010 mg/kg) a été associée à une PS de 122 %, tandis que l’administration d’une dose plus faible 3 fois par jour pendant 3 jours (dose totale de 1125 mg/kg) a été associée à l’activité la plus forte, se traduisant par une PS de 525 % chez 6 survivants à long terme (50 jours) parmi les souris porteuses d’une tumeur.
L’administration fractionnée du médicament en 3 prises le 1er jour a entraîné une différence pondérale négative (différence entre la variation du poids corporel des animaux traités et celle observée chez les témoins sur une période de 5 jours) de plus de 4 g à la dose la plus élevée, ce qui laisse penser que cet agent pourrait causer une certaine toxicité aiguë. À doses totales équivalentes, l’administration de 3 doses plus faibles par jour à 3 heures d’intervalle est de loin plus efficace que l’administration d’une dose unique par jour dans le modèle in vivo de leucémie murine.
L’administration d’une dose unique de phosphate de fludarabine par voie orale le 1er jour ne s’est pas révélée efficace contre la leucémie L1210. Toutefois, à la dose maximale tolérée (définie comme étant la dose associée à au moins 7 ou 8 survivants après 50 jours parmi les souris normales [800 mg/kg/j du 1er au 5e jour]), l’administration de phosphate de fludarabine par voie orale une fois par jour pendant 5 jours a entraîné une PS maximale de 50 %.
Par voie i.v., le médicament s’est révélé plus efficace à raison d’une injection par jour pendant 5 jours qu’à raison d’une seule injection le 1er jour. L’administration quotidienne de doses non toxiques pendant 5 jours a prolongé de 71 % la survie des souris porteuses d’une tumeur, tandis que l’administration de doses supérieures et plus toxiques, pendant 5 jours également, a été associée à une PS de 95 %. En revanche, l’injection i.v. d’une dose unique le 1er jour a été associée à une PS maximale de 28 %.
Les cellules leucémiques L1210 transplantées par voie intrapéritonéale (i.p.) ont été moins sensibles à l’administration du phosphate de fludarabine par voie intraveineuse (i.v.) ou orale qu’à l’administration par voie i.p. Une PS maximale de 122 % a été obtenue après administration i.p. de 266 mg/kg du 1er au 5e jour. La même dose administrée par voie i.v. du 1er au 5e jour a entraîné une PS de 95 %, tandis qu’une dose de 1600 mg/kg administrée par voie orale du 1er au 5e jour n’a permis de prolonger la survie que de 75 %. Toutefois, qu’elle ait été administrée par voie i.p. ou i.v., la dose associée à la PS maximale s’est révélée toxique chez les animaux qui ne présentaient pas de tumeur.
Le phosphate de fludarabine s’est également révélé actif contre les cellules leucémiques P388 transplantées par voie intrapéritonéale. Ainsi, au cours de deux expériences distinctes menées chez des souris porteuses de la leucémie P388, ce médicament a prolongé la survie de 115 % après administration i.p. de 200 mg/kg, et de 53 % après administration i.p. de 100 mg/kg du 1er au 9e jour.
Cytotoxicité du phosphate de fludarabine
Le phosphate de fludarabine exerce une activité antitumorale importante sur les cellules de leucémie murine L1210 transplantées par voie intrapéritonéale (i.p.) ainsi que sur la xénogreffe de tumeur pulmonaire humaine LX-1. Il est modérément actif contre l’épithélioma mammaire murin CD8F1 transplanté par voie sous-cutanée et contre les cellules de leucémie lymphoïde P388 transplantées par voie i.p., mais il n’agit pas sur le mélanome B16 transplanté par voie i.p., ni sur la tumeur du côlon transplantée par voie sous-cutanée (s.c.) ou sur l’épithélioma pulmonaire de Lewis transplanté par voie i.v. Il n’est pas efficace non plus contre les xénogreffes de tumeurs humaines du côlon CX-1 ou du sein MX-1 transplantées sous la capsule rénale.
Effets sur la survie des cellules de la moelle osseuse et sur la sensibilité des cellules tumorales
Les effets du phosphate de fludarabine ont été évalués à l’aide d’un test in vitro sur la survie des cellules de moelle osseuse humaine et d’un test sur la sensibilité des cellules tumorales. On a ainsi observé un amoindrissement mono-exponentiel de la sensibilité des cellules souches humaines normales de la lignée granulomonocytaire en culture (GM-CFUC), décroissance caractérisée par une diminution logarithmique de la survie en fonction de la concentration. La DL63 du phosphate de fludarabine était de 0,51 mcg/mL pour les GM-CFUC humaines normales. Dans le test sur la sensibilité des cellules tumorales, la DL40 et la DL78 du phosphate de fludarabine ont été de 0,26 et de 0,77mcg/mL respectivement.
L’analyse d’échantillons de sang et de moelle osseuse prélevés à la suite de l’injection de doses uniques de 20 à 125 mg/m2 de phosphate de fludarabine à des patients souffrant de leucémie ou d’un lymphome en rechute a révélé que l’aire sous la courbe de la concentration de 2F-ara-A et de 2F-ara-ATP en fonction du temps augmente de manière proportionnelle à la dose. On a noté une corrélation étroite entre les concentrations de 2F-ara-ATP dans les cellules leucémiques circulantes et celles des cellules médullaires prélevées simultanément par aspiration. La synthèse de l’ADN observée dans les cellules leucémiques était inversement proportionnelle à la concentration de 2F-ara-ATP. Quant aux concentrations de 2F-ara-ATP, elles étaient trois fois plus élevées dans les cellules médullaires prélevées chez des patients présentant une atteinte lymphomateuse de la moelle osseuse que dans celles qui provenaient de patients ne présentant aucune atteinte médullaire décelable.
Une relation dose-réponse a été observée entre la dose de phosphate de fludarabine et l’inhibition de la synthèse de l’ADN dans les cellules leucémiques et les cellules de moelle osseuse en culture.
Des cellules souches de la moelle osseuse provenant d’un sujet normal et de 10 patients présentant des tumeurs solides sans métastase médullaire ont été mises en culture en milieu semi- solide à double couche en présence de phosphate de fludarabine et d’autres agents cytotoxiques. L’effet in vitro des médicaments sur les cellules souches de la moelle osseuse n’a pas été aussi toxique que le laissait supposer le pouvoir myélosuppressif observé in vivo. Pour expliquer ces résultats, on a émis l’hypothèse que la phosphorylation in vitro du médicament en dérivé triphosphaté (2F-ara-ATP) serait incomplète dans le cas du phosphate de fludarabine.
Lymphocytotoxicité chez l’être humain
La lymphocytotoxicité du phosphate de fludarabine a été évaluée chez 11 patients atteints d’un cancer non hématologique rebelle au traitement classique. Chaque patient a reçu du phosphate de fludarabine pendant 5 jours, à des doses de 18 à 40 mg/m2/j administrées par perfusion intraveineuse.
Les sous-populations de lymphocytes ont été dénombrées avant le traitement, puis 4 heures après la perfusion le 5e jour du traitement. Une lymphocytopénie d’installation rapide mais réversible a été observée. Le nombre total de lymphocytes T a chuté pendant tous les cycles de traitement; la baisse du nombre moyen absolu de lymphocytes T était de 90 %. Le phosphate de fludarabine a agi sur toutes les principales sous-populations de lymphocytes T. Le nombre de lymphocytes B a diminué de 50 % en moyenne. Le traitement par le phosphate de fludarabine a considérablement réduit le nombre total de mononucléaires, de lymphocytes T et de lymphocytes non T et non B. Le nombre de lymphocytes B n’a cependant pas varié.
Ces résultats indiquent que les lymphocytes T sont plus sensibles aux effets cytotoxiques du phosphate de fludarabine que les lymphocytes B.
Effet modulateur du phosphate de fludarabine sur la fonction des lymphocytes T
On a étudié les effets du phosphate de fludarabine sur la prolifération et la fonction des cellules de la moelle osseuse et des cellules mononucléaires du sang périphérique (CMSP) provenant de patients atteints de cancer. La toxicité du médicament variait en fonction du temps d’incubation et de la concentration de phosphate de fludarabine. Aucun effet sur le nombre de cellules n’a été observé après une incubation de CMSP avec 1 mcg/mL de phosphate de fludarabine pendant
3 heures, alors qu’après 48 heures, le nombre de cellules correspondait à 59 % de celui des cellules témoins (non traitées). En revanche, l’incubation de CMSP avec 100 mcg/mL de phosphate de fludarabine pendant 3 heures et pendant 48 heures a abaissé le nombre de cellules à un taux correspondant respectivement à 65,7 % et à 63 % de celui des cellules témoins.
Les sous-populations de lymphocytes de CMSP normales ont été évaluées après 72 heures de traitement in vitro par le phosphate de fludarabine. On a alors noté une diminution du nombre total de lymphocytes T proportionnelle à la dose. L’incubation de lymphocytes avec 1 mcg/mL de phosphate de fludarabine a réduit le nombre de lymphocytes T de 16,7 %, et l’incubation avec 100 mcg/mL l’a réduit de 42 %. Les sous-populations de lymphocytes T les plus touchées étaient les lymphocytes T auxiliaires, dont le nombre a chuté de 53,5 % après une incubation avec 100 mcg/mL de phosphate de fludarabine. Le nombre de lymphocytes B, de monocytes et de cellules tueuses naturelles n’a pas baissé, mais a plutôt augmenté par rapport aux cellules témoins. Le phosphate de fludarabine a également inhibé la réponse des CMSP à divers agents mitogènes, inhibition dont l’ampleur a varié en fonction de la dose et du temps.
Évaluation in vitro du phosphate de fludarabine dans des cellules de gliome en culture
On a évalué les effets inhibiteurs du phosphate de fludarabine sur la prolifération des cellules de gliome prélevées chez des patients. Les cellules ont été traitées par 1 à 10 mcmol/L de phosphate de fludarabine 4 jours après leur mise en culture. Elles ont ensuite été dénombrées après 3 jours d’incubation. D’ampleur proportionnelle à la dose, l’inhibition de la prolifération cellulaire était approximativement égale à celle que l’on observe avec des doses équivalentes de 5-fluorouracile.
On a aussi observé une inhibition de la prolifération cellulaire proportionnelle à la dose après incubation des cultures de cellules de gliome avec l’interféron β (1 à 1000 UI/mL). Bien que l’association de phosphate de fludarabine et de 5-fluorouracile ou d’interféron β ait exercé des effets inhibiteurs additifs, aucune synergie n’a été observée.
Pharmacocinétique chez l’animal
Le profil pharmacocinétique (distribution et excrétion) du phosphate de fludarabine et de ses métabolites a été étudié chez la souris, le chien, le porc miniature et le singe.
Chez la souris, le chien et le singe, la pharmacocinétique du phosphate de fludarabine et de son principal métabolite (2F-ara-A) obéit généralement à un modèle bicompartimental après administration intraveineuse, et se caractérise par une clairance rapide et un volume de distribution relativement grand.
Les paramètres pharmacocinétiques du phosphate de fludarabine et de ses métabolites sont présentés dans les tableaux III et IV des pages suivantes.
Distribution tissulaire, métabolisme et excrétion chez l’animal
Des études sur la distribution tissulaire et l’excrétion du phosphate de fludarabine ont été menées chez la souris, le chien et le singe, à des doses allant de 30 à 500 mg/m2.
Chez la souris et le singe, le phosphate de fludarabine est métabolisé en 2F-ara-A et, dans une moindre mesure, en 2F-ara-HX. Chez le chien par contre, la 2F-ara-A et la 2F-ara-HX sont toutes deux des métabolites importants. La majorité du composé administré a été métabolisé puis éliminé dans les urines en moins de 24 heures.
Les données précliniques obtenues chez le rat montrent que le phosphate de fludarabine et/ou ses métabolites traversent la barrière fœto-placentaire (voir TOXICOLOGIE).
Les données sur le métabolisme, la distribution et l’excrétion sont présentées dans le tableau V des pages suivantes.
Allaitement
Les données précliniques obtenues à la suite de l’administration intraveineuse du médicament chez le rat laissent penser que le phosphate de fludarabine et/ou ses métabolites passent du sang au lait maternel. Dans le cadre d’une étude sur la toxicité du phosphate de fludarabine pour le développement périnatal et postnatal, des doses IV de 1, 10 et 40 mg/kg/jour ont été administrées en fin de gestation à des rates, ainsi que pendant l’allaitement. Le jour 4 du post-partum, une diminution du gain pondéral et de la viabilité, ainsi qu’un retard de la maturation du squelette, ont été observés chez les petits du groupe ayant reçu la plus forte dose. Il faut toutefois prendre en considération le fait que la période d’administration du médicament comprenait le stade avancé du développement prénatal.
Tableau III
PARAMÈTRES PHARMACOCINÉTIQUES DU PHOSPHATE DE FLUDARABINE ET DE LA 2F-ara-A
| MODALITÉ DE L’ÉTUDE | RÉSULTATS | ||||||||
|---|---|---|---|---|---|---|---|---|---|
Espèce (nbre d’animaux) | Dose du produit (mg/m2) | Voie | Produit et métabolite | t½α | t½β | Vd (mL) | Clairance mL/min | Commentaires | |
| Souris (BDF) 18-25 g | 40 500 | 2F-ara-AMP 2F-ara-AMP | i.v. i.v. | 2F-ara-AMP 2F-ara-A 2F-ara-AMP | 0,7 min 31,1 min 2,5 min | 21,2 min 113,9 min 26,9 min | 73,4 60,6 309,1 | 2,40 0,37 7,97 | Le 2F-ara-AMP a subi une déphosphorylation rapide en 2F-ara-A. La 2F-ara-HX était aussi présente dans le sérum. Les dosages ont été faits par CLHP (modèle de Waters Associates) et CCM. |
| 2F-ara-A | 35,7 min | 184,9 min | 88,0 | 0,33 | |||||
| Chien (Beagle) 7,8-10,8 kg | 40 | 2F-ara-AMP | i.v. i.v. | 2F-ara-AMP 2F-ara-A 2F-ara-HX | 5,3 min 15,7 min 113,5 min | 30,5 min 96,6 min ---- | 142 960,0 9552,7 ---- | 3,254,0 68,5 115,5 | Le 2F-ara-AMP a subi une déphosphorylation rapide en 2F-ara-A. Le pourcentage de 2F-ara-HX sérique était plus élevé que chez la souris. Les dosages ont été effectués par CLHP (modèle de |
| 500 | 2F-ara-AMP | 2F-ara-AMP | 9,2 min | 51,5 min | 196 520,0 | 2646,0 | Waters Associates) et CCM. | ||
| 2F-ara-A | 4,6 min | 90,3 min | 7243,5 | 55,6 | |||||
| 2F-ara-HX | 112,5 min | ---- | --- | 111,2 | |||||
| Chien (Beagle) 2 chiens | 260 | 2F-ara-AMP | i.v. | 2F-ara-A | 13 min | 96 min | 0,712 L/kg Vdéq | 5,4 mL/min•kg | La clairance plasmatique totale était plus de deux fois supérieure à celle que l’on observe chez l’être humain. Le volume de distribution à l’équilibre est environ 70 % plus grand chez l’être humain que chez le chien. La pente terminale de la décroissance des concentrations plasmatiques de 2F-ara-HX est semblable à celle des concentrations de 2F-ara-A. Le dosage a été fait par chromatographie et spectrométrie (méthodes standard). |
CLHP : Chromatographie liquide de haute performance. CCM : Chromatographie en couche mince.
Tableau III (suite)
PARAMÈTRES PHARMACOCINÉTIQUES DU PHOSPHATE DE FLUDARABINE ET DE LA 2F-ara-A
| DÉTAIL DE L’ÉTUDE | RÉSULTATS | |||
|---|---|---|---|---|
Espèce (nbre d’animaux) | ||||
| Dose du produit (mg/m2) | ||||
| Voie | ||||
| Produit et métabolite | t½α | t½β | Vd (mL) | |
| Clairance mL/min•kg | Commentaires | |||
Singe (3 animaux) | ||||
| 20 | ||||
| 2F-ara-AM P | ||||
| i.v. | ||||
2F-ara-AMP (plasma) 2F-ara-A | 56 min 2,5-3,1 h | |||
| ---- 21,3-35,6 h | ---- ---- | ---- ---- | ||
La 2F-ara-A a traversé la barrière hémato-encéphalique quelque 0,5 à 2,0 heures après l’injection et s’est accumulée dans le LCR. Le dosage des métabolites a été fait par CLHP. | ||||
| (plasma) | ||||
| 1,1-1,8 h | 20,4-29,8 h | ----- | ---- | |
| 2F-ara-A | ||||
| (LCR) | ||||
| Souris (BDF1) 25-31 g | ||||
| 30 | ||||
| 2F-ara-A | ||||
| i.v. | ||||
| 2F-ara-A | 17 min | 72 min | ----- | ----- |
| Le dosage a été fait par chromatographie et spectrométrie (méthodes standard). | ||||
| Métabolites | 30 min | 124 min | ----- | ----- |
| Chien (Beagle) 9,7-10,3 kg | ||||
| 30 | ||||
| 2F-ara-A | ||||
i.v. i.v. | ||||
| 2F-ara-A | < 5 min | 112 min | ----- | ----- |
| Le dosage a été fait par chromatographie et spectrométrie (méthodes standard). | ||||
| 400 | ||||
| 2F-ara-A | ||||
| 2F-ara-A | 130 min | ---- | ----- | ----- |
| Singe (Rhésus) | ||||
| 30 | ||||
| 2F-ara-A | ||||
i.v. i.v. | ||||
| 2F-ara-A | 26 min | 125 min | ---- | ----- |
| La 2F-ara-A s’est liée aux protéines sériques dans une proportion de 12 % à 14 %.. | ||||
| 3,9-4,6 kg | ||||
| 400 | ||||
| 2F-ara-A | ||||
| Métabolites | 131 min | ---- | ----- | ----- |
| phosphatés | ||||
| 2F-ara-A | 15 min | 6,7 h | ----- | ---- |
CLHP : Chromatographie liquide de haute performance. CCM : Chromatographie en couche mince.
Tableau IV
PARAMÈTRES PHARMACOCINÉTIQUES DU PHOSPHATE DE FLUDARABINE ET DE SES MÉTABOLITES
| DÉTAIL DE L’ÉTUDE | RÉSULTATS | ||||||
|---|---|---|---|---|---|---|---|
| Espèce/Modèle étudié | Dose du produit | Voie | Produit et métabolites | t½ | tmax | Cmax | Commentaires |
| Souris (BD2F1) porteuses de cellules tumorales | 1485 mg/kg 2F-ara-AMP | i.p. | 2F-ara-AMP 2F-ara-A 2F-ara-A | 1,2 h (ascite) 2,1 h (ascite) 3,8 h (plasma) | ---- 4 h (ascite) 1-6 h (plasma) | ---- ---- > 1 mM | Après séparation des nucléotides par CLHP, les métabolites ont été identifiés par UV ou radioactivité. |
| P388 transplantées | 2F-ara-HX | 3,0 h (plasma) | 4 h (plasma) | ≈ 0,4 mM | |||
| 2F-ara-HX | ---- | 4 h (ascite) | ---- | ||||
| Souris (BD2F1) porteuses de cellules tumorales P388 transplantées | 1485 mg/kg 2F-ara-AMP | i.p. | ---- 2F-ara-ATP 2F-ATP | ---- 4,1 h (intracellulaire, cellules P388) 3,7 h (intracellulaire, cellules P388) | ---- 6 h (intracellulaire, cellules P388) 6 h (intracellulaire, cellules P388) | ---- 1,036 mcM 27 mcM | Après séparation des nucléotides par CLHP, les métabolites ont été identifiés par UV ou radioactivité. |
Porc miniature (5 animaux) 14-16,5 kg | 10, 16, 25 mg/m2 2F-ara-AMP | i.p. | 2F-ara-A | ---- | 5-140 min (liquide péritonéal) 120-240 min (plasma) | 7,7-18 mcg/mL (liquide péritonéal) 0,15-0,46 mcg/mL (plasma) | Les dosages ont été faits par CLHP. |
Cmax : Concentration maximale.
I.P. : Intrapéritonéal
TABLEAU V
MÉTABOLISME, DISTRIBUTION ET EXCRÉTION DU PHOSPHATE DE FLUDARABINE
| Espèce | Voie | Composé administré | Dose (mg/m2) | Métabolisme et distribution | Élimination | Métabolites |
|---|---|---|---|---|---|---|
| Souris (BDF1) | Administration i.v. | 2F-ara-AMP | 40 500 | Le principal métabolite était la 2F-ara-A. Les métabolites se trouvaient principalement dans le foie, la rate et les reins. | La vitesse d’élimination tissulaire était exponentielle, mais inférieure à la vitesse d’élimination sérique. Tous les métabolites ont été excrétés dans les urines. | 2F-ara-A 2F-ara-AMP 2F-ara-HX 2F-A Dérivés polyphosphorylés |
| Souris | Administration i.v. | 2F-ara-AMP | 40 500 | Le 2F-ara-AMP subit une déphosphorylation en 2F-ara-A. | La vitesse d’élimination tissulaire de la 2F-ara-A est exponentielle. | Sérum 2F-ara-A 2F-ara-HX Tissus 2F-ara-A 2F-ara-HX 2F-A 2F-ara- AMP 2F-ara-ADP 2F-ara-ATP |
Souris (BD2F1) porteuses de cellules tumorales P388 transplantée s | Administration i.p. | 2F-ara-AMP | 1485 (mg/kg) | La Cmax ascitique de 2F-ara-A a été atteinte 4 heures après l’administration. La Cmax ascitique de 2F-ara-HX a été atteinte 4 heures après l’administration. La Cmax plasmatique de 2F-ara-A (≥ 1 mmol/L) a été atteinte 1 à 6 heures après l’administration. La Cmax plasmatique de 2F-ara-HX (≈ 0,4 mmol/L) a été atteinte 4 heures après l’administration. | 2F-ara-A t½ = 2,1 h (ascite) ---- 2F-ara-A t½ = 3,8 h (plasma) 2F-ara-HX t½ = 3 h (plasma) | 2F-ara-A (ascite & plasma) 2F-ara-HX (ascite & plasma) 2F-ara-ATP (intracellulaire) 2F-ara- AMP (intracellulaire) |
TABLEAU V (suite)
MÉTABOLISME, DISTRIBUTION ET EXCRÉTION DU PHOSPHATE DE FLUDARABINE
| Espèce | Voie | Composé administré | Dose (mg/m2) | Métabolisme et distribution | Élimination | Métabolites |
|---|---|---|---|---|---|---|
| Souris (BD2F1) porteuses de cellules tumorales P388 transplantées | Administration i.p. | 2F-ara-AMP | 1485 (mg/kg) | La Cmax intracellulaire (1036 mcmol/L) du principal métabolite, le 2F-ara-ATP, a été atteinte 6 heures après l’administration dans les cellules P388. La Cmax de 2F-ara-ATP dans la moelle osseuse et la muqueuse intestinale a été atteinte de 4 à 6 heures après l’administration; les concentrations de 2F-ara-ATP y étaient 20 fois plus faibles que dans les cellules P388. Le 2F-ara-ATP est le métabolite actif. | t1/2 du 2F-ara-ATP = 4,1 h (cellules P388) t1/2 du 2F-ara-ATP = 2,0 h (tissus hôtes) | ---- ---- |
| Souris (BD2F1) porteuses de cellules tumorales P388 transplantées | Administration i.p. | 2F-ara-AMP | 1485 (mg/kg) | La Cmax intracellulaire de 2F-ara-ATP atteignait 930 mcM dans les cellules P388. La Cmax de 2F-ara-ATP atteignait 34 nmol/mcmol d’ADN dans la moelle osseuse. Dans la muqueuse intestinale, la Cmax de 2F-ara-ATP atteignait 23 nmol/mcmol d’ADN. Le métabolite 2F-ara-A est passé rapidement de l’ascite vers le sang à des concentrations proportionnelles à la dose. La synthèse de l’ADN a été inhibée et correspondait à 1 % de celle des cellules témoins 6 heures après l’administration. | La demi-vie intracellulaire (cellules P388) du 2F-ara-ATP a été de 4,1 heures. Dans la moelle osseuse et la muqueuse intestinale, la demi-vie du 2F-ara-ATP a été de 1,5 heure. La demi-vie plasmatique de la 2F-ara-A était de 3,5 heures. | 2F-ara-A 2F-ara-ATP |
TABLEAU V (suite)
MÉTABOLISME, DISTRIBUTION ET EXCRÉTION DU PHOSPHATE DE FLUDARABINE
| Espèce | Voie | Composé administré | Dose (mg/m2) | Métabolisme et distribution | Élimination | Métabolites |
|---|---|---|---|---|---|---|
| Chien (Beagle) | Administration i.v. | 2F-ara-AMP | 40 500 | Le chien métabolise davantage la 2F-ara-AMP en 2F-ara-HX que la souris. | La 2F-ara-A, la 2F-ara-HX et la 2F-A ont toutes trois été excrétées dans les urines. | 2F-ara-A 2F-ara-HX 2F-A |
| Chien (Beagle) | Administration i.v. | 2F-ara-AMP | 40 500 | Le 2F-ara-AMP subit une déphosphorylation en 2F-ara-A. | ---- | 2F-ara-A |
| Chien (Beagle) | Administration i.v. | 2F-ara-AMP | 260 | Le rapport liaison tissulaire/liaison aux protéines plasmatiques de la 2F-ara-A est considérablement plus élevé chez le chien que chez l’être humain. | Le 2F-ara-AMP a été métabolisé en 2F-ara-A par déphosphorylation, puis en 2F-ara-HX par désamination. | 2F-ara-A 2F-ara-HX |
| Porc miniature | Perfusion i.v. | 2F-ara-AMP | 10 16 25 | La Cmax intrapéritonéale de 2F-ara-A a été atteinte en 5 à 140 min. La Cmax sérique de 2F-ara-A a été atteinte en 120 à 240 min. | ---- | 2F-ara-A |
| Singe | Administration i.v. | 2F-ara-AMP | 20 | La Cmax plasmatique de 2F-ara-A a été atteinte 7 à 14 min après l’administration. La Cmax de 2F-ara-A dans le LCR a été atteinte 31 à 127 min après l’administration. La 2F-ara-A traverse la barrière hémato-encéphalique 0,5 à 2,0 heures après l’injection et s’accumule dans le LCR. | ---- | 2F-ara-A |
| Souris (BDF1) | Administration i.v. | 2F-ara-A | 30 | 42 % de la radioactivité a été décelée dans le foie, 20 % dans la rate, le pancréas et le côlon; les 15 % dans les poumons et l’intestin grêle provenaient du dérivé phosphorylé de la 2F-ara-A. | ≥ 59 % du composé a été excrété dans les urines sous forme de 2F-ara-A 24 heures après l’administration. 12 % de la dose a été excrétée sous forme de métabolites 24 heures après l’administration. | 2F-ara- AMP 2F-ara-ADP 2F-ara- ATP |
TABLEAU V (suite)
MÉTABOLISME, DISTRIBUTION ET EXCRÉTION DU PHOSPHATE DE FLUDARABINE
| Espèce | Voie | Composé administré | Dose (mg/m2) | Métabolisme et distribution | Élimination | Métabolites |
|---|---|---|---|---|---|---|
Souris porteuse de cellules tumorales P388 transplantées | Administration i.p. | 2F-ara-A | 234 (mg/kg) | La Cmax intracellulaire de 2F-ara-ATP a atteint 560 mcM. La 2F-ara-A est passée rapidement de l’ascite vers le sang, à des concentrations proportionnelles à la dose. | La demi-vie intracellulaire du 2F-ara-ATP était de 2,9 heures. La demi-vie plasmatique de la 2F-ara-A était de 2,2 heures. | 2F-ara-ATP |
| Chien (Beagle) | Administration i.v. | 2F-ara-A | 30 | Les concentrations sérique et urinaire du métabolite de la 2F-ara-A ont toujours été plus élevées chez le chien que chez la souris. | 27 % du composé a été excrété tel quel dans les urines 24 heures après l’administration. 53 % du composé a été excrété sous forme de métabolites dans les urines 24 heures après l’administration. | ---- |
| Chien (Beagle) | Administration i.v. | 2F-ara-A | 400 | Les concentrations sérique et urinaire du métabolite de la 2F-ara-A ont toujours été plus élevées chez le chien que chez la souris. | 18 % du composé a été excrété tel quel dans les urines 24 heures après l’administration. 70 % du composé a été excrété sous forme de métabolites dans les urines 24 heures après l’administration. | ---- |
| Singe (Rhésus) | Administration i.v. | 2F-ara-A | 30 | ---- | 50 % du composé a été excrété tel quel 24 heures après l’administration. 26 % du composé a été excrété sous forme de métabolites 24 heures après l’administration. | ---- |
| Singe (Rhésus) | Administration i.v. | 2F-ara-A | 400 | ---- | 58 % du composé a été excrété tel quel 24 heures après l’administration. 25 % du composé a été excrété sous forme de métabolites 24 heures après l’administration. | ---- |
| Rat (Sprague- Dawley) | Administration i.v. | 3H-2F-ara- AMP | 60 (10 mg/k g) | Les taux de radioactivité observés dans le lait maternel de rates ayant reçu du 3H-2F-ara-AMP par voie intraveineuse en période d’allaitement équivalaient à environ 30 % de ceux observés dans le sang maternel, ce qui indique que le 2F-ara-AMP et/ou ses métabolites passent dans le lait maternel. | La demi-vie d’élimination de la radioactivité observée dans le sang est d’environ deux heures, ce dont reflète celle correspondant à l’excrétion dans le lait, qui est estimée à 3 heures. | |
| Rat (Sprague- Dawley) | Administration i.v. | 3H-2F-ara- AMP | 60 (10 mg/k g) | Le 3H-2F-ara-AMP et/ou ses métabolites traversent la barrière fœto-placentaire, si bien que les concentrations observées chez le fœtus atteignent des valeurs semblables à celles observées dans le sang maternel. | L’examen des tissus fœtaux et maternels n’a révélé aucune rétention prolongée des substances tritiées. |
Pharmacocinétique chez l’être humain
La pharmacocinétique du phosphate de fludarabine administré par voie intraveineuse a été étudiée chez des patients adultes participant à des études cliniques de phase I menées au Health Science Center, University of Texas (UT), à San Antonio, au System Cancer Center, University of Texas, M.D. Anderson Cancer Center (MDACC) et à la Ohio State University (OSU). La pharmacocinétique du phosphate de fludarabine administré par voie intrapéritonéale a également été étudiée à la UT. Enfin, la pharmacocinétique du phosphate de fludarabine administré par voie intraveineuse à des enfants atteints de leucémie ou porteurs d’une tumeur solide a été étudiée au Children’s Hospital de Los Angeles, au National Cancer Institute (NCI) et à la Clinique Mayo.
Des études préliminaires non cliniques et des études de phase I chez l’être humain ont montré que, quelques minutes après la perfusion intraveineuse, le phosphate de fludarabine est rapidement converti en 2F-ara-A, laquelle subit ensuite une phosphorylation intracellulaire par la désoxycytidine-kinase, qui la transforme en dérivé triphosphaté actif, le 2F-ara-ATP. Pour cette raison, les études cliniques de pharmacologie portent sur la pharmacocinétique de la 2F-ara-A.
Les pages suivantes décrivent les trois principales études portant sur les paramètres pharmacocinétiques de la 2F-ara-A. Malgré que les doses, la fréquence posologique, la durée et le mode d’administration utilisés dans ces trois études soient différents, plusieurs des résultats obtenus concordent. Ainsi, dans les deux études où le médicament a été administré en perfusion, on a observé une demi-vie terminale moyenne de 9,2 heures chez les patients participant à l’étude de la UT et une demi-vie terminale médiane d’environ 8 heures chez les patients participant à l’étude du MDACC. Ces valeurs se comparent favorablement à celles qu’a obtenues le groupe de l’OSU, qui a observé une demi-vie terminale moyenne de 10,16 heures après administration du composé sous forme de bolus i.v. La demi-vie terminale de la 2F-ara-A ne semble pas dépendre de la dose, car les doses administrées dans ces études allaient de 18 à
260 mg/m2.
Les disparités entre les études quant au caractère biphasique ou triphasique de l’élimination sont probablement attribuables aux différences dans l’échelonnement des prélèvements et la durée de l’administration intraveineuse. En outre, la durée des prélèvements influence la demi-vie terminale calculée (t1/2γ). Or dans la plupart des études de pharmacocinétique, les prélèvements sanguins ont eu lieu sur une période de 24 à 30 heures, et la valeur de la t1/2γ était de 8 à 10 heures. Toutefois, lorsque la période de prélèvement a été prolongée à 72 heures, la t1/2γ calculée s’est allongée jusqu’à 31 heures. Étant donné que la concentration plasmatique de la 2F-ara-A devient plus de 50 fois inférieure à la concentration maximale avant cette longue phase d’élimination, les conséquences de cette concentration plasmatique résiduelle relativement faible après 24 heures (< 0,1 pmol/L) demeurent incertaines en ce qui a trait à la posologie.
De plus, les chercheurs de la UT et de l’OSU ont observé une corrélation positive entre l’ASC et le degré de neutropénie, ce qui plaide en faveur de l’existence d’un lien entre la toxicité myélosuppression) et la dose.
Étude de phases I et II sur l’utilisation du phosphate de fludarabine dans les cancers hématologiques (Étude n° T83-1275) menée à la University of Texas, San Antonio
Méthodes
Les paramètres pharmacocinétiques du principal métabolite du phosphate de fludarabine, la 2F-ara-A, ont été déterminés chez 7 patients adultes (6 hommes et 1 femme) qui ont reçu du phosphate de fludarabine à raison de 18 ou de 25 mg/m2/j par perfusion intraveineuse sur une période de 30 minutes pendant 5 jours de suite. Le dosage de la 2F-ara-A dans les échantillons de sang et d’urine a été effectué par CLHP.
Les données sur les concentrations plasmatiques en fonction du temps (déterminées par CLHP) ont été analysées par régression non linéaire par la méthode des moindres carrés (NONLIN), la vitesse de perfusion étant d’ordre zéro et la vitesse d’élimination du compartiment central, d’ordre un. Des deux modèles utilisés — bicompartimental et tricompartimental — c’est le modèle bicompartimental qui a le mieux décrit les données.
Paramètres pharmacocinétiques
La concentration plasmatique maximale de 2F-ara-A allait de 0,199 à 0,876 mcg/mL et semblait liée à la dose et à la vitesse de perfusion. La concentration plasmatique moyenne de 2F-ara-A chez les patients ayant reçu 18 mg/m2/j était de 0,39 mcg/mL le premier jour et de 0,51 mcg/mL le cinquième. Chez les patients ayant reçu 25 mg/m2/j, elle était de 0,57 mcg/mL le premier jour et de 0,54 mcg/mL le cinquième. Aucune accumulation du médicament n’a été observée pendant les 5 jours du traitement.
Les paramètres pharmacocinétiques provenant de cette étude sont présentés dans le tableau VI.
Tableau VI
PARAMÈTRES PHARMACOCINÉTIQUES DE LA 2F-ara-A
| Patient | SC (m2) | Dose | Durée de la perfusion (min) | Cmax (mcg/mL) | Clairance (L/h•m2) | Volumes de distribution (L/m2) | t½ (h) | ||||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| mg/m2 | mg | Jour 1 | Jour 5 | Jour 1 | Jour 5 | Plasma | Tissus | Vdéq | Vd | α | β | ||||||||||||||||||||
| 1 | 1,57 | 18 | 27 | 32 | 30 | 0,285 | 0,285 | 13,43 | 28,3 | 115,4 | 48,6 | 0,59 | 7,0 | ||||||||||||||||||
| 2a | 1,74 | 18 | 31 | 25 | 30 | 0,199 | 0,377 | 1,51 | 28,1 | 1629,9 | 75,3 | 1,69 | 787,5 | ||||||||||||||||||
| 3 | 1,62 | 18 | 29 | 38 | 30 | 0,693 | 0,856 | 4,35 | 19,8 | 59,8 | 16,1 | 0,37 | 10,7 | ||||||||||||||||||
| 4 | 1,90 | 25 | 48 | 30 | 30 | 0,876 | 0,611b | 10,38 | 23,8 | 91,9 | 22,9 | 0,39 | 7,8 | ||||||||||||||||||
| 5 | 1,94 | 25 | 48 | 35 | 30 | 0,509 | 0,550 | 8,30 | 5,1 | 86,4 | 46,8 | 1,99 | 10,6 | ||||||||||||||||||
| 6 | 1,74 | 25 | 43 | 33 | 30 | 0,550 | –C | 5,28 | 9,9 | 88,6 | 37,0 | 1,26 | 13,9 | ||||||||||||||||||
| 7 | 2,06 | 25 | 51 | 30 | 30 | 0,336 | 0,458b | 12,71 | 33,8 | 135,2 | 55,2 | 0,59 | 8,44 | ||||||||||||||||||
| Moyenne | 9,1 | 20,1 | 96,2 | 37,8 | 0,60d | 9,24d | |||||||||||||||||||||||||
| ÉT | 3,8 | 10,9 | 26,0 | 15,4 | - | ||||||||||||||||||||||||||
SC = Surface corporelle
a Patient exclu des calculs de la moyenne et de l’écart type
b D’après la Cmax du jour 4
c Cmax du jour 5 non déterminée
d Moyenne harmonique de la demi-vie
Le volume de distribution (Vd) moyen dans le compartiment central était de 37,8 L/m2 et le volume de distribution moyen à l’équilibre (Vdéq), de 96,2 L/m2. La clairance tissulaire moyenne était de 20,1 L/h•m2 et la clairance plasmatique moyenne, de 9,1 L/h•m2. Les concentrations plasmatiques ont diminué de manière biexponentielle; la moyenne harmonique de la demi-vie initiale (t1/2α) était de 0,6 heure et celle de la demi-vie terminale (t1/2β), de 9,2 heures. Comme l’indique le tableau VII, environ 24 % de la molécule mère, le phosphate de fludarabine, ont été excrétés dans l’urine sous forme de 2F-ara-A pendant les 5 jours qu’a duré le traitement.
Tableau VII
EXCRÉTION URINAIRE DE LA 2F-ara-A
| Patient Pourcentage de la dose excrétée dans l’urine | Clairance de la créatinine (mL/min) | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Jour 1 | Jour 2 | Jour 3 | Jour 4 | Jour 5 | Moyenne des 5 jours | ||||||||||
| 1 | 14 | 25 | 31 | 7 | 53 | 26 | 76 | ||||||||
| 2 | 72 | 16 | 19 | 14 | 9 | 25 | 73 | ||||||||
| 3 | 28 | 29 | 29 | 24 | 7 | 24 | 37 | ||||||||
| 4 | 25 | 12 | 20 | 38 | - | 24 | 77 | ||||||||
| 5 | 20 | 20 | 14 | 20 | 13 | 17 | 59 | ||||||||
| 6 | 14 | 23 | 27 | 18 | 35 | 23 | 50 | ||||||||
| 7 | 17 | 25 | 35 | 45 | 8 | 26 | 73 | ||||||||
| Moyenne | 27 | 21 | 25 | 24 | 21 | 24 | 63 | ||||||||
| ÉT | 21 | 6 | 7 | 13 | 19 | 3 | 15 | ||||||||
Corrélation entre les paramètres pharmacocinétiques et les paramètres cliniques
Comme le montre le tableau VIII, une corrélation a été observée entre la diminution du nombre absolu de granulocytes (NAG) et l’ASC. Statistiquement significatif (p < 0,02), le coefficient de corrélation des rangs de Spearman entre le NAG et l’ASC était de -0,94. Le coefficient de corrélation des rangs de Spearman entre le NAG et la clairance plasmatique totale (CPT) a été calculé lui aussi, lequel, à 0,94, est également significatif sur le plan statistique (p < 0,02). Le coefficient de corrélation entre la clairance de la créatinine et la CPT était de 0,828
(0,05 < p < 0,1). Aucune corrélation n’a été observée entre la CPT et les paramètres de la fonction hépatique.
Tableau VIII
COMPARAISON DE L’ASC AVEC LE NADIR DU NAG ET LA CLAIRANCE DE LA CRÉATININE
a Jours 0 - 5
b Nombre absolu de granulocytes
| Patient | Dose (mg/m2 par jour X 5) | a ASC (mg•h/L) | NA b G | Clairance de la créatinine (mL/min) |
|---|---|---|---|---|
| 1 | 18 | 6,4 | 3999 | 76 |
| 7 | 25 | 9,73 | 1916 | 73 |
| 4 | 25 | 12,2 | 624 | 77 |
| 5 | 25 | 14,9 | 608 | 59 |
| 6 | 25 | 23,4 | 299 | 50 |
| 3 | 18 | 20,5 | 176 | 37 |
Résumé et conclusions
La diminution des concentrations plasmatiques après administration intraveineuse de doses de 18 et de 25 mg/m2/j pendant 5 jours est biexponentielle, la demi-vie initiale (t1/2α) moyenne étant de 0,6 heure et la demi-vie terminale (t1/2β) moyenne, de 9,2 heures. La clairance plasmatique moyenne était de 9,1 L/h•m2 et la clairance tissulaire moyenne, de 20,1 L/h•m2. Équivalant à environ deux fois le poids du corps, le volume de distribution moyen à l’équilibre (Vdéq) était de 96,2 L/m2, ce qui laisse croire que le produit se lie aux tissus. Une corrélation négative significative entre l’ASC et le NAG (r = -0,94; p < 0,02) a également été observée, ce qui semble indiquer que le degré de myélosuppression dépend de la dose.
Étude de phases I-II sur l’utilisation du phosphate de fludarabine dans les cancers hématologiques (Étude n° T83-1275) menée au M.D. Anderson Cancer Center
Méthodes
Les paramètres pharmacocinétiques de la 2F-ara-A, métabolite du phosphate de fludarabine, ont été mesurés chez 19 patients adultes (12 hommes et 7 femmes) qui ont reçu le médicament par perfusion intraveineuse une fois par jour pendant 5 jours consécutifs, sur une période de 30 minutes chaque fois. Dix patients souffraient d’un lymphome et les 9 autres étaient atteints de leucémie. Les doses administrées se répartissent comme suit : 20 mg/m2/j (5 patients); 25 mg/m2/j (5 patients); 30 mg/m2/j (1 patient); 50 mg/m2/j (4 patients); 100 mg/m2/j (2 patients); 125 mg/m2/j (2 patients). Le profil pharmacocinétique a généralement été établi après l’administration de la première dose de phosphate de fludarabine. Les concentrations plasmatiques de 2F-ara-A et les concentrations intracellulaires de 2F-ara-ATP ont été déterminées par CLHP. Les concentrations intracellulaires ont été déterminées à partir de mononucléaires provenant d’échantillons de sang et de moelle osseuse. L’incorporation du 2F-ara-ATP dans les acides nucléiques a été déterminée par CLHP et scintillation en milieu liquide.
Paramètres pharmacocinétiques
Les concentrations plasmatiques du phosphate de fludarabine étaient indécelables dans les premiers échantillons. La concentration maximale de 2F-ara-A (1,4 et 2,2 mcmol/L) n’a pu être déterminée que chez deux des patients ayant reçu 20 ou 25 mg/m2/j, et 3 heures après la fin de la perfusion, les concentrations de 2F-ara-A n’étaient plus du tout décelables.
Aux doses de 50 à 125 mg/m2/j, l’élimination de la 2F-ara-A était biphasique et indépendante de la dose. La demi-vie initiale (t1/2α) médiane était de 1,41 heure et la demi-vie terminale (t1/2β) médiane, d’environ 8 heures. Le tableau IX présente les paramètres pharmacocinétiques calculés d’après les concentrations plasmatiques observées chez les patients atteints de leucémie en rechute (n = 8; patients nos 5 à 12).
Tableau IX
PHARMACOCINÉTIQUE DE LA 2F-ara-A CHEZ DES PATIENTS VICTIMES D’UNE RECHUTE DE LEUCÉMIE
| Patient | Dose de phosphate de fludarabine (mg/m2) | Paramètres pharmacocinétiques de la 2F-ara-A | ||||
|---|---|---|---|---|---|---|
a t½α (h) | b t½β (h) | c ASC (mcM·h) | ||||
5 50 3,30d 23,90 14 6 50 0,49 > 24,00 28 7 50 1,42 7,77 10 8 50 1,25 7,76 16 | ||||||
| Médiane 50 1,34 7,76e 15 | ||||||
9 100 1,40 8,90 15 10 100 1,87 6,88 37 11 125 0,93d 13,00 94 12 125 2,20 6,22 37 | ||||||
| Médiane 112,5 1,64 7,89 37 | ||||||
a Demi-vie d’élimination initiale.
b Demi-vie d’élimination terminale.
c Surface sous la courbe de la concentration en fonction du temps, calculée jusqu’à 24 h.
d Le premier échantillon ayant été obtenu seulement 2 heures après la perfusion, cette valeur est basée sur l’extrapolation linéaire jusqu’à 30 minutes.
e La valeur médiane exclut les patients 5 et 6, dont les taux élevés de créatinine pouvaient être signe d’insuffisance rénale et, par conséquent, entraîner une t1/2β plus longue.
Une grande variation des paramètres pharmacocinétiques du 2F-ara-ATP a été observée dans les cellules leucémiques circulantes. Cependant, lorsqu’on a comparé la Cmax médiane de
2F-ara-ATP (déterminée à partir de l’ASC sur 24 heures) pour chaque palier d’augmentation de la dose (20 ou 25 mg/m2; 50 mg/m2; 100 ou 125 mg/m2), il est clairement ressorti qu’elle était dépendante de la dose (tableau X). L’élimination cellulaire n’a pas varié en fonction de la dose, la demi-vie étant d’environ 15 heures quelle qu’ait été la dose administrée. Compte tenu de l’étroite corrélation observée entre les concentrations de 2F-ara-ATP dans les cellules leucémiques du sang périphérique et celles que l’on a observées dans les cellules leucémiques de la moelle osseuse (r = 0,84; p = 0,01), on peut supposer qu’aucune barrière n’a empêché le passage du composé dans la moelle osseuse. Les concentrations de 2F-ara-ATP les plus élevées ont été observées chez les patients qui présentaient une atteinte de la moelle osseuse. En outre, les concentrations de 2F-ara-ATP observées dans les cellules leucémiques circulantes 12 à
24 heures après le traitement par le phosphate de fludarabine étaient inversement proportionnelles à la capacité de synthèse de l’ADN avant le traitement. L’inhibition maximale de la synthèse de l’ADN (> 80 %) s’est maintenue jusqu’à ce que les concentrations intracellulaires de 2F-ara-ATP chutent en deçà de 90 mcmol/L.
Tableau X
PHARMACOCINÉTIQUE DU 2F-ara-ATP DANS LES CELLULES LEUCÉMIQUES CIRCULANTES
| Patient | Diagnostic | Dose de phosphate de fludarabine (mg/m2) | Cmax | Paramètres t½a(h) | ASCb(mcM·h | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 1 | LLCc | 20 | 42 | 13,3 | 600 | |||||||||
| 2 | LDBDd | 20 | 51 | 16,8 | 840 | |||||||||
| 3 | LDGCe | 25 | 15 | 13,7 | 220 | |||||||||
| 4 | LNMf | 25 | 24 | > 24,0 | 480 | |||||||||
| Médiane | 22,5 | 33 | 15,3 | 540 | ||||||||||
| 5 | LMMAg | 50 | 58 | 10,7 | 780 | |||||||||
| 6 | LMAh | 50 | 47 | > 24,0 | 700 | |||||||||
| 7 | LMA | 50 | 147 | 14,1 | 2060 | |||||||||
| 8 | LLAi | 50 | 105 | 12,8 | 1340 | |||||||||
| Médiane | 50 | 82 | 13,5 | 1060 | ||||||||||
| 9 | LMA | 100 | 112 | > 24,0 | 2560 | |||||||||
| 10 | LMC-CBj | 100 | 1 | 6,0 | 10 | |||||||||
| 11 | LLA | 125 | 747 | 5,2 | 3470 | |||||||||
| 12 | LLA | 125 | 226 | > 24,0 | 6050 | |||||||||
| Médiane | 112,5 | 169 | 15,0 | 3015 | ||||||||||
a Demi-vie d’élimination.
b Surface sous la courbe de la concentration en fonction du temps jusqu’à 24 h.
c Leucémie lymphoïde chronique.
d Lymphome diffus, bien différencié.
e Lymphome diffus à grandes cellules.
f Lymphome nodulaire mixte.
g Leucémie myélomonocytaire aiguë.
h Leucémie myéloblastique aiguë.
i Leucémie lymphoblastique aiguë.
j Leucémie myéloïde chronique en phase de crise blastique.
Résumé et conclusions
Les concentrations plasmatiques de 2F-ara-A ont diminué de manière biexponentielle après administration par voie intraveineuse de doses de 20 à 125 mg/m2/j. La demi-vie initiale (t1/2α) médiane était de 1,41 heure et la demi-vie terminale (t1/2β) médiane, d’environ 8 heures. La demi- vie intracellulaire médiane du 2F-ara-ATP était d’environ 15 heures. Les demi-vies terminales de la 2F-ara-A et du 2F-ara-ATP n’étaient pas dépendantes de la dose de phosphate de fludarabine. En outre, une étroite corrélation a été observée entre les concentrations de 2F-ara-ATP dans les cellules leucémiques circulantes et les concentrations dans les cellules leucémiques de la moelle osseuse prélevées simultanément par aspiration. La capacité des cellules leucémiques de synthétiser l’ADN était inversement proportionnelle aux concentrations intracellulaires de
2F-ara-ATP. Enfin, les concentrations de 2F-ara-ATP étaient environ trois fois plus élevées dans les cellules de moelle osseuse prélevées chez des patients qui présentaient une atteinte médullaire que dans celles qui provenaient de patients exempts de pareille atteinte, ce qui semble indiquer que les cellules tumorales auraient une plus grande capacité à accumuler et à retenir l’analogue triphosphaté du nucléoside que les cellules normales.
Étude de phase I sur la pharmacocinétique du phosphate de fludarabine (NSC-312887) (Étude nº W83-328) menée à la Ohio State University
Méthodes
Vingt-six patients ont reçu une perfusion intraveineuse (i.v.) rapide de phosphate de fludarabine, administrée sur 2 à 5 minutes. Les doses utilisées se répartissent comme suit : 260 mg/m2
(7 patients); 160 mg/m2 (1 patient); 120 mg/m2 (8 patients); 100 mg/m2 (4 patients); 80 mg/m2 (6 patients). Les concentrations plasmatiques de phosphate de fludarabine étaient indécelables 5 minutes après la perfusion. Le dosage plasmatique de la 2F-ara-A, principal métabolite du phosphate de fludarabine, a été effectué par CLHP sur une période de 0 à 30 heures après l’administration. Les données de la concentration plasmatique en fonction du temps ont été analysées à l’aide du programme informatique NONLIN; en tenant compte des équations propres à une perfusion rapide, elles ont ensuite été intégrées à un modèle tricompartimental ouvert dans lequel la vitesse d’élimination du compartiment central (sang) était d’ordre un.
Paramètres pharmacocinétiques
Le tableau XI présente la moyenne harmonique de la demi-vie, le temps de séjour moyen (TSM) et la clairance totale (ClT) de la 2F-ara-A pour chaque dose administrée. L’élimination de ce métabolite s’effectue en trois phases définies par une demi-vie initiale très courte (t1/2α moyenne de 5,42 minutes), une demi-vie intermédiaire (t1/2β moyenne de 1,38 heure) et une demi-vie terminale plus longue (t1/2γ moyenne de 10,16 heures). La demi-vie terminale observée chez les 26 patients s’étalait de 4,92 à 19,7 heures. La moyenne harmonique du temps de séjour (Vdéq/ClT) était de 10,4 heures et la clairance corporelle totale s’échelonnait entre 26,5 et
120,4 mL/min•m2, la moyenne étant de 68,98 mL/min•m2.
Tableau XI
MOYENNE HARMONIQUE DE LA DEMI-VIE, TEMPS DE SÉJOUR MOYEN ET CLAIRANCE CORPORELLE TOTALE DE LA 2F-ara-A
| Dose mg/m2 | Nbre de patients | t½α (min) | t½β (h) | t½γ (h) | TSM (h) | ClT (mL/min•m2) |
|---|---|---|---|---|---|---|
| 260 | 7 | 6,85 | 1,67 | 9,86 | 9,26 | 72,34 |
| 160 | 1 | 4,87 | 1,52 | 9,03 | 8,76 | 66,50 |
| 120 | 8 | 4,12 | 1,20 | 11,77 | 12,55 | 58,33 |
| 100 | 4 | 5,77 | 1,15 | 8,26 | 9,30 | 85,11 |
| 80 | 6 | 6,41 | 1,55 | 10,44 | 10,49 | 68,93 |
| Moyenne pour | ||||||
| tous les patients | 26 | 5,42 | 1,38 | 10,16 | 10,36 | 68,98 |
| C.V. (%) | - | - | - | - | - | 33,7 |
TSM : Temps de séjour moyen
C.V. : Coefficient de variation
Tableau XII
VOLUMES DE DISTRIBUTION MOYENS DE LA 2F-ara-A
| Dose | V1 | V2 | V3 | Vdéq | Vdγ | |
|---|---|---|---|---|---|---|
| (mg/m2) | Nbre de patients | (L/m2) | (L/m2) | (L/m2) | (L/m2) | (L/m2) |
| 260 | 7 | 7,97 | 12,83 | 20,87 | 41,68 | 61,95 |
| 160 | 1 | 6,63 | 10,15 | 18,17 | 34,96 | 52,00 |
| 120 | 8 | 6,28 | 10,79 | 26,54 | 43,61 | 60,45 |
| 100 | 4 | 7,73 | 14,14 | 27,69 | 49,55 | 64,99 |
| 80 | 6 | 7,73 | 11,98 | 26,27 | 45,97 | 65,11 |
| Moyenne pour | ||||||
| tous les patients | 26 | 7,30 | 12,11 | 24,81 | 44,22 | 62,30 |
| C.V. (%) | 31,9 | 25,1 | 40,7 | 25,7 | 28,0 |
Le tableau XII présente les volumes de distribution pour chaque dose administrée. Le volume de distribution dans le compartiment central correspondait à environ 20 % du poids du corps
(V1 = 7,30 L/m2). L’ampleur du volume de distribution à l’état d’équilibre (Vdéq = 44,22 L/m2) indique que le composé se lie de façon importante aux tissus. La plus petite des constantes de vitesse microscopiques était k31, ce qui indique que l’élimination du médicament du compartiment tissulaire profond était le facteur déterminant de la vitesse d’élimination de la 2F-ara-A de l’organisme. Le tableau XIII présente les constantes de vitesse microscopiques observées chez les neuf premiers patients admis à l’étude.
Tableau XIII
CONSTANTES DE VITESSE MICROSCOPIQUES DE LA 2F-ara-A (n = 9)
| Patient | Dose | k12 | k21 | k13 | k31 | k10 |
|---|---|---|---|---|---|---|
| (mg/m2) | (min-1) | (min-1) | (min-1) | (min-1) | (min-1) | |
| W.Y. | 260 | 0,0402 | 0,0341 | 0,00650 | 0,00333 | 0,00786 |
| R.E. | 260 | 0,0940 | 0,0418 | 0,00375 | 0,00176 | 0,01644 |
| H.W. | 260 | 0,0470 | 0,0360 | 0,00588 | 0,00268 | 0,00632 |
| E.P. | 260 | 0,0556 | 0,0379 | 0,01102 | 0,00299 | 0,00733 |
| N.R. | 120 | 0,0421 | 0,0314 | 0,00708 | 0,00204 | 0,00828 |
| M.M | 80 | 0,0786 | 0,0301 | 0,00909 | 0,00327 | 0,01580 |
| J.B. | 80 | 0,0621 | 0,0401 | 0,00917 | 0,00289 | 0,01296 |
| R.D. | 80 | 0,0867 | 0,0414 | 0,01239 | 0,00323 | 0,00692 |
| E.K. | 80 | 0,0107 | 0,0213 | 0,00240 | 0,00160 | 0,00340 |
| Moyenne | 0,0574 | 0,0349 | 0,00748 | 0,00264 | 0,00948 | |
| C.V. (%) | 45,6 | 18,9 | 43,7 | 25,4 | 47,6 |
Corrélation entre les paramètres pharmacocinétiques et les paramètres cliniques
Une fois les études de pharmacocinétique terminées, on a procédé à une analyse de corrélation à variables multiples entre tous les paramètres pharmacocinétiques et les paramètres cliniques suivants : bilirubine, créatinine sérique, clairance de la créatinine, azote uréique du sang (BUN), aspartate aminotransférase (AST), alanine aminotransférase (ALT), lacticodéshydrogénase (LDH), phosphatase alcaline, hémoglobine (Hb), hématocrite (Ht), leucocytose et numération plaquettaire avant le traitement, nadirs de la leucocytose et de la numération plaquettaire, degré de toxicité leucocytaire et plaquettaire, intensité des nausées et des vomissements, âge et sexe. Les coefficients de corrélation de Pearson ont été étayés par ceux de Spearman. Malgré le petit nombre de patients, on a observé une bonne corrélation entre la clairance totale d’une part, et la clairance de la créatinine et le taux de créatinine sérique d’autre part, ce qui met en évidence l’importance de l’excrétion rénale dans l’élimination du médicament de l’organisme. Il y avait une corrélation entre, d’une part, les paramètres relatifs au volume, particulièrement le Vdéq et le
Vdγ et, d’autre part, la clairance de la créatinine et le taux de créatinine sérique (p ≤ 0,011). Une corrélation positive a été observée entre la ClT d’une part, et le taux d’hémoglobine et l’hématocrite d’autre part (p ≤ 0,035); cette corrélation pourrait s’expliquer par le métabolisme érythrocytaire de la 2F-ara-A. Enfin, il semblait y avoir une corrélation entre le Vdγ et la toxicité leucocytaire (p = 0,025), de même qu’entre γ et l’hématocrite (p = 0,035). Les coefficients de corrélation et les valeurs de p des corrélations décrites ci-dessus sont présentés dans les tableaux XIV et XV.
Tableau XIV
CORRÉLATION ENTRE LES PARAMÈTRES PHARMACOCINÉTIQUES DE LA 2F-ara-A ET LA CLAIRANCE DE LA CRÉATININE ET LA CRÉATININE SÉRIQUE
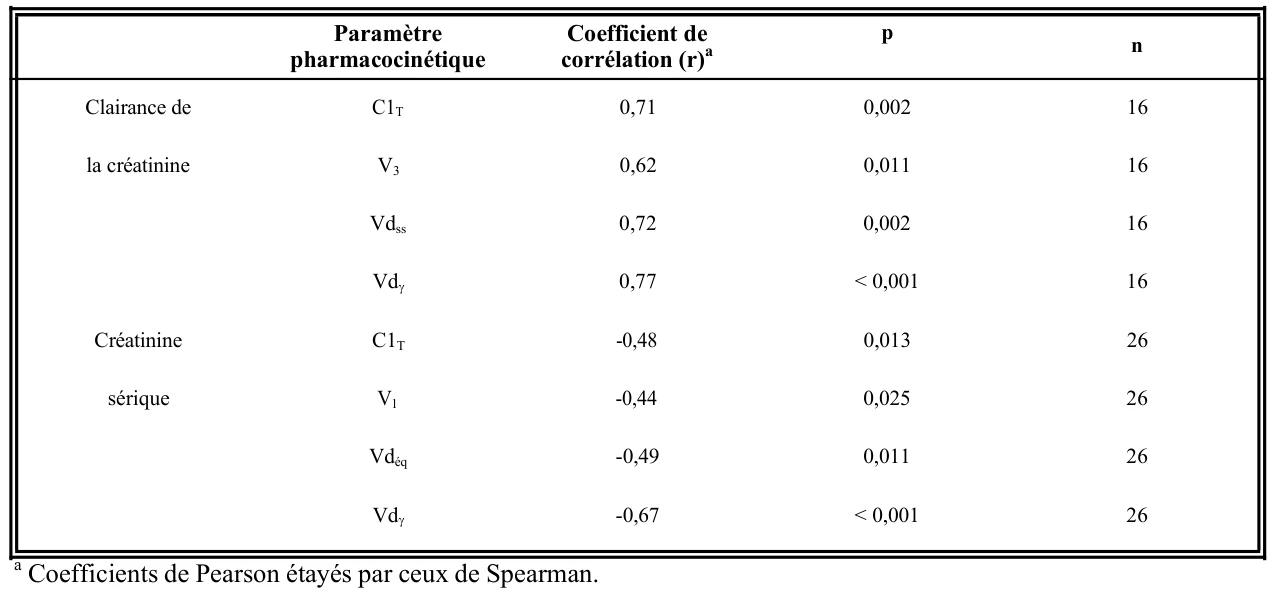
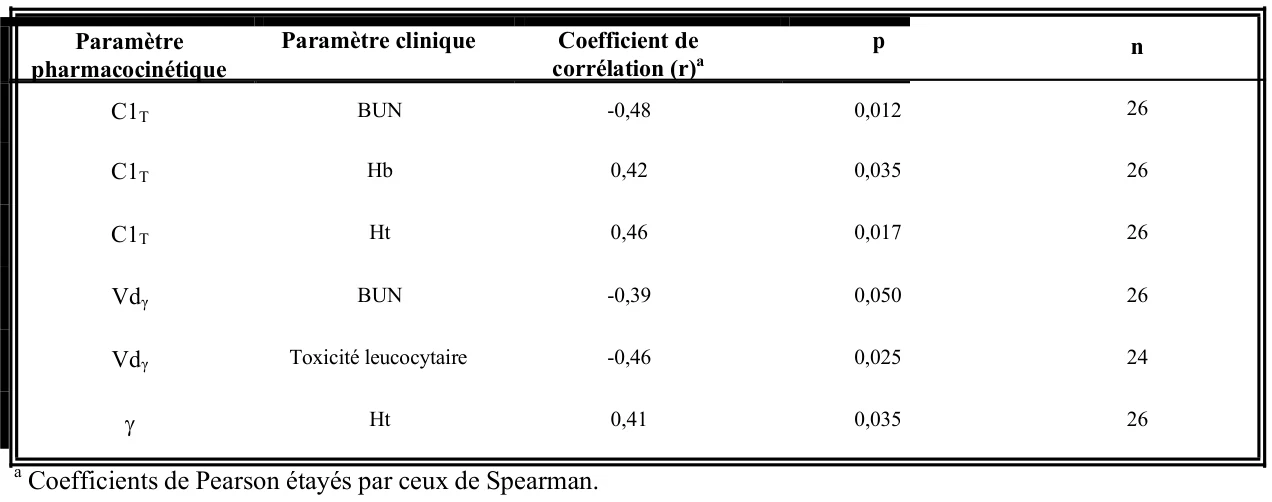
Tableau XV
CORRÉLATION ENTRE LES PARAMÈTRES PHARMACOCINÉTIQUES DE LA 2F-ara-A ET LES AUTRES PARAMÈTRES CLINIQUES
| Paramètre pharmacocinétique | Paramètre clinique | Coefficient de corrélation (r)a | p |
|---|---|---|---|
| C1T | BUN | -0,48 | 0,012 |
| C1T | Hb | 0,42 | 0,035 |
| C1T | Ht | 0,46 | 0,017 |
| Vdγ | BUN | -0,39 | 0,050 |
| Vdγ | Toxicité leucocytaire | -0,46 | 0,025 |
| γ | Ht | 0,41 | 0,035 |
Le classement par rang des aires sous la courbe de la concentration plasmatique en fonction du temps (ASC) observées chez les neuf premiers patients admis à l’étude fait apparaître une bonne corrélation avec le degré de neutropénie que présentait chaque patient (tableau XVI). Ainsi, la capacité du composé à inhiber l’hématopoïèse semble-t-elle augmenter en fonction de la dose.
Tableau XVI
AIRE SOUS LA COURBE DE LA CONCENTRATION PLASMATIQUE EN FONCTION DU TEMPS ET DEGRÉ DE NEUTROPÉNIE
| Patient | Dose (mg/m2) | ASC (mcM • min x 10-3) | Degré de neutropénie |
|---|---|---|---|
| H.W. | 260 | 13,29 | 3 |
| E.P. | 260 | 13,19 | 3 |
| R.E. | 260 | 8,16 | 2 |
| W.Y. | 260 | 7,41 | 3 |
| N.R. | 120 | 5,58 | 0 |
| R.D. | 80 | 5,08 | 0 |
| E.K. | 80 | 4,57 | 1 |
| M.M. | 80 | 2,65 | 2 |
| J.B. | 80 | 2,54 | 0 |
TOXICOLOGIE
Les données sur la toxicité aiguë (tableaux XVII et XVIII), la toxicité à long terme
(tableau XIX), le pouvoir mutagène (tableau XX) et les effets sur la reproduction (tableau XXI) sont présentés dans les pages suivantes.
Menées chez des rates et des lapines ayant reçu le médicament par voie intraveineuse, les études sur la toxicité du phosphate de fludarabine pour l’embryon indiquent que cet agent peut entraîner le décès des embryons et avoir des effets tératogènes se manifestant par des malformations du squelette, une réduction du poids fœtal et des pertes post-implantation.
Compte tenu a) de l’étroitesse de la marge de sécurité entre la dose tératogène chez l’animal et la dose thérapeutique chez l’homme et b) de l’analogie qui existe entre ce médicament et les autres antimétabolites présumés perturber le processus de différenciation cellulaire, l’emploi du Phosphate de fludarabine à des fins thérapeutiques est associé à un risque non négligeable d’effets tératogènes chez l’homme (voir MISES EN GARDE ET PRÉCAUTIONS).
Tableau XVII
ÉTUDES SUR LA TOXICITÉ AIGUË – SOURIS
| Type d’étude et voie d’administration | Données sur les animaux | Nombre d’animaux | Posologie mg/kg/j | Résultats |
|---|---|---|---|---|
| Létalité d’une dose unique Injection intraveineuse Étude n° SIB 6101.2 | Souris (CD2F1) Âge : 6-8 sem. Poids : 18,3-23,6 g | 180 (90 mâles, 90 femelles) | 0 800 967 1170 1414 1710 2068 2500 Aucun traitement | Diminution de l’activité motrice (réversible chez les survivants), spasmes toniques et décès liés à la dose. Estimation des doses létales (mg/kg/j) : DL10 DL50 DL90 M 979,2 1404,2 2013,6 F 780,2 1235,6 1956,9 M & F 874,4 1321,1 1995,9 |
Létalité de 5 doses quotidiennes Injection intraveineuse Étude n° SIB 6101.3 | Souris (CD2F1) Âge : 6-8 sem. Poids : 17,1-23,8 g | 270 (135 mâles, 135 femelles) | 0 325 412 523 664 843 1070 1358 Aucun traitement | Diminution de l’activité motrice (réversible chez les survivants) et décès liés à la dose. Estimation des doses létales (mg/kg/j) : DL10 DL50 DL90 M 404,6 593,3 870,0 F 355,4 496,8 694,5 M & F 372,5 542,7 790,7 |
Tableau XVII (suite)
ÉTUDES SUR LA TOXICITÉ AIGUË – SOURIS
| Type d’étude et voie d’administration | Données sur les animaux | Nombre d’animaux | Posologie mg/kg/j | Résultats |
|---|---|---|---|---|
| Toxicité d’une dose unique Injection intraveineuse Étude nº SIB 6101.7 | Souris (CD2F1) Âge : 6-8 sem. Poids : 18,6-23,2 g | 100 (50 mâles, 50 femelles) | Mâles : 0 490a 979b 1404c Aucun traitement Femelles : 0 390a 780b 1236c Aucun traitement | Effets toxiques variant avec la dose sur le système nerveux, l’hématopoïèse, le tube digestif, la fonction rénale et l’appareil reproducteur mâle. DL50 : effet létal chez le mâle et la femelle, mais plus marqué chez la femelle. DL10 : effets légèrement toxiques sur la fonction rénale et l’hématopoïèse, diminution du poids relatif moyen des testicules. 1/2DL10 : diminution de l’activité motrice chez quelques souris, diminution du poids relatif moyen des testicules. |
Toxicité de 5 doses quotidiennes Injection intraveineuse Étude nº SIB 6101.4 | Souris (CD2F1) Âge : 6-8 sem. Poids : 17,3-22,2 g | 100 (50 mâles, 50 femelles) | Mâles : 0 203a 405b 593c Aucun traitement Femelles : 0 178a 355b 497c Aucun traitement | Effets toxiques variant avec la dose sur l’hématopoïèse, le tube digestif, la fonction rénale et l’appareil reproducteur mâle. DL50 : effet létal chez le mâle et la femelle. DL10 : effet toxique tardif sur les testicules (diminution de leur poids relatif moyen). La 1/2DL10 peut être considérée comme non toxique chez la souris. |
a = ½DL10 b = DL10
c = DL50
Tableau XVIII
ÉTUDES DE TOXICITÉ AIGUË – CHAT ET CHIEN
| Type d’étude et voie d’administration | Données sur les animaux | Nombre d’animaux | Posologie mg/kg/j | Résultats |
|---|---|---|---|---|
Toxicité d’une dose unique Injection intraveineuse Étude nº TBT03-008 | Rat (Sprague Dawley) Âge : 8-11 sem. Poids : 200-269 g | 24 (15 mâles, 9 femelles) | 800 1400 2000 | Effets toxiques variant avec la dose : hypoactivité, fourrure rêche, strabisme, hypothermie, lésions macroscopiques dans les ganglions lymphatiques, le thymus, le cœur, les poumons et l’estomac; décès. Estimation de la DL50 : 910 mg/kg (mâles) et 1050 mg/kg (femelles). |
| Toxicité d’une dose unique Injection intraveineuse Étude nº SIB 6101.5 | Chien (Beagle) Âge : 8-10 mois Poids : 7.0-11.6 kg | 20 (10 mâles, 10 femelles) | 13,1a 131,2b 262,4c 393,6d 524,8e | Effets toxiques variant avec la dose : modifications de l’état clinique; effets indésirables sur l’hématopoïèse, le tube digestif, les fonctions rénale et hépatique. De plus, les chiens mâles ayant reçu 4 fois la DL10-S ont présenté des lésions du pancréas et des organes reproducteurs; ils ont été sacrifiés moribonds. Le 1/10 de la DL10-S et la DL10-S ont été considérés comme des doses non toxiques, les effets observés étant minimes et facilement réversibles. |
Toxicité de 5 doses quotidiennes Injection intraveineuse Étude nos SIB 6106.6 et 6101.6c | Chien (Beagle) Âge : 8-9 mois Poids : 6,5-11,7 kg | 24 (12 mâles, 12 femelles) | 0 5,59a 55,85b 111,76c 167,7d 223,52e | Effets toxiques variant avec la dose : modifications de l’état clinique; effets indésirables sur l’hématopoïèse, le tube digestif, les fonctions rénale et hépatique. Tous les animaux ayant reçu 4 fois la DL10-S ont été sacrifiés moribonds ou étaient déjà morts le 8e jour, de même qu’une femelle qui avait reçu 3 fois cette dose. Le 1/10 de la DL10-S et la DL10-S ont été considérés comme des doses non toxiques, les effets observés étant minimes et facilement réversibles. |
DL-S = Dose létale chez la souris a = 1/10 de la DL10-S
b = DL10-S
c = 2 x DL10-S d = 3 x DL10-S e = 4 x DL10-S
Tableau XIX
ÉTUDES SUR LA TOXICITÉ SUBCHRONIQUE
PHOSPHATE DE FLUDARABINE INJECTÉ PAR VOIE I.V. PENDANT 13 SEMAINES CHEZ LE RAT ET LE CHIEN
| Type d’étude et voie d’administration | Données sur les animaux | Nombre d’animaux | Posologie mg/kg/j | Résultats |
|---|---|---|---|---|
Toxicité subchronique Une injection i.v. par jour pendant 13 semaines Étude nº TBT03-003 | Rat (Sprague Dawley) Âge : 8-14 sem. Poids : 215-312 g | 160 (80 mâles, 80 femelles) | 0, 1, 10, 50 | Dans les quatre groupes, 9 animaux sont morts au cours des 13 semaines. Aucun décès n’était attribuable au produit étudié. À 50 mg/kg/j, la toxicité s’est manifestée par une augmentation de l’activité physique pendant l’administration, une augmentation de l’incidence de cas de poils hérissés, des effets sur le poids corporel, la consommation de nourriture et d’eau et sur les paramètres biochimiques, une diminution des paramètres érythrocytaires. Une variation du poids de certains organes a également été observée à cette dose, notamment une diminution du poids absolu des testicules et une augmentation du poids relatif (par rapport au poids corporel) des glandes surrénales, des reins, de la rate et du foie chez les deux sexes. Une corrélation entre les lésions macroscopiques et les anomalies histologiques a été observée dans la plupart de ces organes. L’administration de 1 et de 10 mg/kg/j de phosphate de fludarabine par voie i.v. pendant 91 jours consécutifs à des rats a été bien tolérée. |
Toxicité subchronique Une injection i.v. par jour pendant 13 semaines Étude nº TBT03-002 | Chien (Beagle) Âge : 12-16 mois Poids : 7,1-17,9 kg | 16 (8 mâles, 8 femelles) | 0, 1, 10, 50 | Un mâle ayant reçu la dose de 50 mg/kg/j est mort le 42e jour. Dans ce groupe, la toxicité s’est manifestée par une perte de poids, une diminution de certains paramètres leucocytaires et érythrocytaires, une diminution possible du poids des testicules, une involution des tissus lymphoïdes du thymus et une inflammation chronique de l’estomac. On a également observé des hémorragies dans de nombreux tissus chez le mâle mort au cours de l’étude. Dans le groupe ayant reçu 10 mg/kg/j, la seule modification liée au produit étudié était une légère involution des tissus lymphoïdes du thymus chez un mâle, mais il se peut que le poids des testicules des animaux de ce groupe ait légèrement diminué. La dose ne produisant pas d’effet toxique était de 10 mg/kg/j chez la femelle et de 1 mg/kg/j chez le mâle. |
Tableau XX
ÉTUDES SUR LE POUVOIR MUTAGÈNE
| Type d’étude | Système utilisé | Doses | Résultats |
|---|---|---|---|
| Test d’Ames Étude nº TBT03-009 | Salmonella typhimurium Souches TA 98 TA 100 TA 1,535 TA 1,537 | Épreuve avec ou sans activation 0,0015; 0,005; 0,015; 0,05; 0,15; 0,5 mg/plaque | Épreuve sans activation Aux doses de 0,0015 à 0,15 mg/plaque, le phosphate de fludarabine n’a pas augmenté le nombre moyen de révertants par plaque par rapport aux valeurs témoins négatives pour chacune des quatre souches bactériennes utilisées. La plus forte dose (0,5 mg/plaque) a été toxique pour toutes les souches utilisées. Épreuve avec activation Aux doses de 0,0015 à 0,15 mg/plaque, le nombre moyen de révertants par plaque n’a pas augmenté par rapport aux valeurs témoins pour chacune des quatre souches bactériennes utilisées. À la dose de 0,5 mg/plaque, le phosphate de fludarabine a été toxique pour une souche (TA 1537). Le phosphate de fludarabine ne s’est pas révélé mutagène pour les souches de S. typhimurium utilisées, qu’il y ait eu ou non activation. |
Test d’échange des chromatides sœurs Étude nº TBT03-010 | Cellules ovariennes du hamster chinois | Épreuve sans activation 10; 15; 30; 50; 100; 150; 300; 500 mcg/mL | Épreuve sans activation Un accroissement notable des échanges de chromatides sœurs (ÉCS) a été observé dans les cellules mises en contact avec 50 mcg/mL de phosphate de fludarabine. Les cellules mises en présence de doses plus élevées n’ont pu être analysées, en raison de |
| la toxicité cellulaire de ces doses. Les doses de 15 et de 30 mcg/mL n’ont pas | |||
| entraîné d’accroissement statistiquement significatif des ÉCS. | |||
Épreuve avec activation 50; 125; 250; 500; 1000; 1500; 2000; 2500 mcg/mL | Épreuve avec activation Les doses de 500 et de 1000 mcg/mL ont entraîné un accroissement notable des ÉCS par cellule, contrairement aux doses de 125 et de 250 mcg/mL. Les doses | ||
| supérieures à 1000 mcg/mL se sont révélées toxiques, aussi les cellules mises en | |||
| présence de telles doses n’ont pu être analysées. | |||
| Le phosphate de fludarabine a entraîné un accroissement notable des ÉCS tant dans | |||
| les épreuves avec activation que dans les épreuves sans activation. | |||
Tableau XX (suite)
ÉTUDES SUR LE POUVOIR MUTAGÈNE
| Type d’étude | Système utilisé | Doses | Résultats |
|---|---|---|---|
Recherche de mutation au locus de la HGPRT Étude nº TBT03-012 | Cellules ovariennes du hamster chinois | Épreuve sans activation 0,3; 1; 3; 10; 30; 100; 300; 500 mcg/mL | Épreuve sans activation Le phosphate de fludarabine ne s’est pas révélé mutagène aux doses de 1 à 300 mcg/mL, comme en témoigne la fréquence moyenne de mutations, qui ne différait pas significativement des valeurs témoins négatives (solvant). À |
| 500 mcg/mL, le produit était significativement toxique et n’a pu être analysé. | |||
Épreuve avec activation 3; 10; 30; 100; 300; 1000; 1500; 2000; 2500 mcg/mL | Étude avec activation Aux doses de 3 à 1000 mcg/mL, la fréquence moyenne des mutations ne différait pas significativement des valeurs témoins négatives (solvant). Les cellules incubées avec des doses supérieures à 1000 mcg/mL n’ont pas été analysées, en raison de la | ||
| toxicité cellulaire de ces doses. | |||
| On a conclu que le phosphate de fludarabine n’est pas mutagène, que l’épreuve soit | |||
| effectuée avec ou sans activation. | |||
Test de mutations chromosomiques Étude nº TBT03-011 | Cellules ovariennes du hamster chinois | Épreuve sans activation 2,6; 4,5; 9; 13; 26.45; 90; 130; 260 mcg/mL | Étude sans activation Que l’on tienne compte ou non des délétions, le phosphate de fludarabine n’a pas augmenté le pourcentage de cellules porteuses d’aberrations chromosomiques aux doses analysées (9, 26, et 90 mcg/mL). Les doses de 130 et de 260 mcg/mL se sont |
| révélées toxiques. | |||
Épreuve avec activation 30; 50; 100; 150; 300; 500; 1000; 1500; 2000 mcg/mL | Étude avec activation On a décelé une augmentation significative du pourcentage de cellules porteuses d’aberrations chromosomiques (que l’on ait tenu compte ou non des délétions) dans | ||
| les cellules exposées à des doses de 1500 et de 2000 mcg/mL. Les deux autres doses | |||
| dont on a analysé les effets (150 et 500 mcg/mL) n’ont pas entraîné d’augmentation | |||
| significative du pourcentage de cellules comportant des aberrations | |||
| chromosomiques. | |||
| Le phosphate de fludarabine augmentait la fréquence des aberrations | |||
| chromosomiques lorsqu’il y avait activation; en revanche, aucune augmentation n’a | |||
| été notée en l’absence d’activation. | |||
Tableau XX (suite)
ÉTUDES SUR LE POUVOIR MUTAGÈNE
| Type d’étude | Système utilisé | Doses | Résultats |
|---|---|---|---|
Test du micronoyau chez la souris Étude nº PHRR AD76 | Souris, NMRI (SPF) | 0; 100; 300; 1000 mg/kg de poids corporel cyclophosphamide (30 mg/kg) témoin positif | Un jour après l’administration de la dose toxique (1000 mg/kg), 3 souris sur 20 ont présenté une apathie modérée et 2 souris sont mortes le deuxième jour. Dans le groupe ayant reçu la dose de 1000 mg/kg, les deux prélèvements présentaient une augmentation significative de la numération des érythrocytes normochromatiques (ÉNC) et polychromatiques (ÉPC) micronucléés. De plus, dans le groupe ayant reçu la dose intermédiaire, une augmentation significative du nombre des ÉPC micronucléés a été observée 24 heures après l’administration. Une myélosuppression est apparue dans tous les groupes traités 24 heures après l’administration et, dans les groupes ayant reçu les doses élevées et intermédiaires, 48 heures après l’administration. Une augmentation de la numération des micronoyaux a été observée dans le groupe témoin positif, conformément aux prévisions.Une diminution significative du rapport ÉPC/ÉNC a également été observée. |
Test de létalité dominante Étude nº PHRR AV36 | Souris, NMRI BR (SPF) | 0; 100; 300; 800 mg/kg de poids corporel cyclophosphamide (120 mg/kg) témoin positif | Seule la dose la plus élevée dont on a évalué les effets (800 mg/kg) était manifestement toxique après une administration unique, comme en témoigne un taux de mortalité d’environ 40 %. Le phosphate de fludarabine n’a présenté aucune tendance à provoquer la mutation des cellules germinales chez la souris mâle à quelque stade que ce soit durant la spermatogenèse. On n’a observé aucune autre réponse positive importante sur le plan biologique pour l’un ou l’autre des paramètres évalués (nombre total d’ovules implantés et d’ovules implantés s’étant soldé par le décès de l’embryon pour chaque femelle gravide, perte d’embryons avant l’implantation et indice de fécondité) à quelque intervalle que ce soit durant l’accouplement et quelle que soit la dose. La réponse mutagène attendue a été obtenue dans le groupe témoin positif, ce qui prouve la sensibilité du système de test utilisé. |
Tableau XXI
ÉTUDE SUR LA REPRODUCTION
EFFETS DU PHOSPHATE DE FLUDARABINE INJECTÉ PAR VOIE I.V.
| Type d’étude/ Voie d’administration | Données sur les animaux | Nbre d’animaux | Posologie mg/kg/j | Résultats |
|---|---|---|---|---|
Dose toxique chez la rate gravide et le fœtus Injection intraveineuse (du 6e au 15e jour de la gestation) | Rat (Sprague Dawley) Âge : 12 sem. Poids : 227-266 g | 30 femelles | 0 4 10 40 100 400 | La totalité des animaux sont morts à la dose de 400 mg/kg/j, mais tous les autres animaux ont survécu jusqu’au jour prévu de leur sacrifice. Dans les groupes ayant reçu les doses de 40, de 100 et de 400 mg/kg/jour, les signes de toxicité étaient les suivants : léthargie, hypothermie, modifications des excréments, diminution du gain pondéral ou amaigrissement et diminution de la consommation de nourriture. Les rates ont avorté dans une proportion de 100 % et de |
| Étude nº TBT03-004 | 30 % aux doses respectives de 100 et de 40 mg/kg/j. Dans le groupe | |||
| ayant reçu la dose de 40 mg/kg/j, 10 fœtus issus de deux portées | ||||
| présentaient des malformations, notamment des omphalocèles et | ||||
| diverses anomalies des membres et de la queue. Le produit n’a | ||||
| entraîné aucun signe de toxicité chez la mère ou le fœtus aux doses de | ||||
| 4 et de 10 mg/kg/j. La dose sans effet indésirable observable était de | ||||
| 10 mg/kg/j. | ||||
Toxicité pour la rate gravide et le fœtus Injection intraveineuse (du 6e au 15e jour de la gestation) | Rat (Sprague Dawley) Âge : 12 mois Poids: 208-299 g | 100 femelles | 0 1 10 30 | Aucun décès lié au traitement n’est survenu au cours de l’étude; de même, aucun signe clinique de toxicité n’a été observé. L’accroissement moyen du poids corporel de la mère a légèrement diminué au début de la période d’administration; le poids moyen du fœtus était faible dans le groupe ayant reçu la dose de 30 mg/kg/j. Étant donné l’absence de relation entre la réponse et la dose, on a estimé que les quelques malformations observées n’étaient pas liées |
| Étude nº TBT03-006 | au produit étudié. Toutefois, en matière d’effet relié à la dose, on a constaté une augmentation de la fréquence de modifications du | |||
| squelette (anomalies des côtes et des vertèbres) dans les groupes | ||||
| ayant reçu les doses de 10 et de 30 mg/kg/j, ce qui indique une | ||||
| toxicité fœtale du produit à ces deux doses. La dose sans effet | ||||
| indésirable observable a été estimée à 1 mg/kg/j. | ||||
Tableau XXI (suite)
ÉTUDE SUR LA REPRODUCTION
EFFETS DU PHOSPHATE DE FLUDARABINE INJECTÉ PAR VOIE I.V.
| Type d’étude/ Voie d’administration | Données sur les animaux | Nbre d’animaux | Posologie mg/kg/j | Résultats |
|---|---|---|---|---|
Dose toxique chez la rate gravide et le fœtus Injection intraveineuse (du 6e au 15e jour de la gestation) | Lapin blanc de Nouvelle-Zélande Âge : 6 mois Poids : 3,0-3,9 kg | 30 femelles | 0 1 5 10 25 50 | La totalité des animaux sont morts dans les groupes ayant reçu les doses de 50 et de 25 mg/kg/j. Les signes de toxicité observés dans les groupes ayant reçu les doses de 10, de 25 et de 50 mg/kg/j étaient les suivants : ataxie, léthargie, difficultés respiratoires, modifications des excréments, amaigrissement et diminution de la consommation de nourriture. Une légère diminution de la consommation de nourriture a également été observée au début de la période d’administration dans |
| Étude nº TBT03-005 | le groupe ayant reçu 5 mg/kg/j. L’incidence d’avortements étaient | |||
| légèrement plus élevée dans le groupe ayant reçu la dose de | ||||
| 10 mg/kg/j. De plus, sur les 35 fœtus que comprenait ce groupe, | ||||
| 30 présentaient des malformations externes touchant surtout la région | ||||
| crânio-faciale, les membres et les doigts. La dose sans effet | ||||
| indésirable observable a été estimée à 1 mg/kg/j. | ||||
Toxicité pour la rate gravide et le fœtus Injection intraveineuse (du 6e au 18e jour de la gestation) | Lapin blanc de Nouvelle-Zélande Âge : 6 mois Poids : 3,1-4,2 kg | 80 femelles | 0 1 5 8 | Le produit n’a eu aucun effet négatif sur la survie de la mère et n’a pas été associé à des signes cliniques de toxicité, quelle qu’ait été la dose administrée. Une diminution du gain pondéral et de la consommation de nourriture par la mère a été observée dans les groupes ayant reçu les doses de 5 et de 8 mg/kg/j, manifestations qui étaient liées à la dose. L’incidence d’avortements était plus élevée dans le groupe ayant reçu 8 mg/kg/j, et le poids moyen des fœtus était |
| Étude nº TBT03-007 | faible. Autre effet observé dans ce groupe, une augmentation de l’incidence de malformations externes et squelettiques touchant | |||
| généralement la tête, les membres, les doigts et la queue. L’incidence | ||||
| des hernies diaphragmatiques (une malformation des tissus mous), | ||||
| bien que faible, était liée à la dose (cette anomalie a été observée chez | ||||
| 3, 1 et 1 fœtus issus des groupes ayant reçu les doses de 8, 5 et | ||||
| 1 mg/kg/j respectivement). L’incidence de modifications du squelette | ||||
| a également augmenté en fonction de la dose dans les groupes ayant | ||||
| reçu 5 et 8 mg/kg/j. La dose sans effet indésirable observable chez la | ||||
| mère a été estimée à 1 mg/kg/j; toutefois, comme il y a eu un cas de | ||||
| hernie diaphragmatique chez un fœtus du groupe recevant cette dose, | ||||
| ce seuil est équivoque chez le fœtus. | ||||
| Type d’étude/ Voie d’administration | Données sur les animaux | Nbre d’animaux | Posologie mg/kg/j | Résultats |
|---|---|---|---|---|
Toxicité pour la reproduction (étude péri/postnatale) Injection intraveineuse (du jour 15 de la gestation au jour 21 du postpartum) | Rat (JCl : Sprague- Dawley) | 96 femelles | 0 1 10 40 | L’administration IV de doses quotidiennes de 1 et 10 mg/kg de phosphate de fludarabine en fin de gestation et durant l’allaitement a été bien tolérée, et aucune altération pertinente n’a été observée chez les mères ou les petits. Des signes de toxicité maternelle (diminution du gain pondéral et de la consommation de nourriture, fèces molles/diarrhée, horripilation) ont été observés dans le groupe ayant reçu la dose de 40 mg/kg/jour. Une diminution de l’indice de viabilité, de l’indice de sevrage et du gain pondéral a été observée le jour 4 du post-partum chez les petits du groupe ayant reçu la dose |
| élevée. Un retard de la maturation du squelette (réduction de | ||||
| l’ossification des phalanges et des vertèbres) a été observé chez les | ||||
| petits du groupe ayant reçu la dose élevée, sacrifiés le jour 4 du post- | ||||
| partum. Les tests postnataux sur le comportement et l’apprentissage | ||||
| n’ont pas mis en évidence d’effets liés au médicament. Aucune | ||||
| variation pertinente de la fréquence des malformations externes et | ||||
| internes des fœtus de la génération F2 n’a été observée. La dose | ||||
| générale sans effet toxique estimée au cours de cette étude péri/post- | ||||
| natale sur la toxicité pour la reproduction s’est élevée à | ||||
| 10 mg/kg/jour. | ||||
RÉFÉRENCES
- 1. Cheson B.D., Bennett J.M., Rai K.R. Kay N.E., Schiffer C.A. Guidelines for clinical protocols for chronic lymphocytic leukemia: Recommendations of the National Cancer Institute-Sponsored Working Group. Amer J. Hematol 1988; 29(3):152-163.
- 2. Chun H.G., Leyland-Jones B.R., Caryk S.M. Holt D.F. Central nervous system toxicity of fludarabine phosphate. Cancer Treat Rep 1986; 70(10): 1225-1228.
- 3. Danhauser L., Plunkett W., Keating M. Cabanillas F. 9-beta-D-arabinofuranosyl-2- fluoroadenine 5’- monophosphate pharmacokinetics in plasma and tumor cells of patients with relapsed leukemia and lymphoma. Cancer Chemother Pharmacol 1986; 18(2): 145- 52.
- 4. DeSouza J., Grever M.R., Neidhart J., Staubus A, Malspeis L. Comparative pharmacokinetics and metabolism of fludarabine phosphate (NSC 312887) in man and dog. [Abstract] Proc AACR 1984;25: 361.
- 5. Gandhi V., Kemena A., Keating M.J., Plunkett W. Cellular pharmacology of fludarabine triphosphate in chronic lymphocytic leukemia cells during fludarabine therapy. Leuk Lymphoma 1993;10 (1-2):49-56.
- 6. Hersh M.R., Kuhn J.G., Phillips J.L., Clark G., Ludden T.M., Von Hoff DD. Pharmacokinetic study of fludarabine phosphate (NSC312887). Cancer Chemother Pharmacol 1986;17(3): 277-280.
- 7. Huang P., Robertson L.E., Wright S. and Plunkett W. High molecular weight DNA fragmentation: a critical event in nucleoside analogue-induced apoptosis in leukemia cells. Clinical Cancer Research 1995; 1(9):l005-13.
- 8. Kemena A., Keating M.J., Plunkett W. Plasma and cellular bioavailability of oral fludarabine. [abstract] Blood 1991;78: 52a.
- 9. Klasa R.J., Meyer R. M., Shustic C., Sawka C.A., Guevin R. Randomized phase III study of fludarabine phosphate versus cyclophoshamide, vincristine, and prednisone in patients with recurrent low-grade non-Hodgkin’s lymphoma previously treated with an alkylating agent or alkylator-containing regimen. J Clin Oncol 2002; 20(24) :4649-54.
- 10. Malspeis L., DeSouza J.J.V., Stabus A.E., Neidhart J., Grever M.R. Pharmacokinetics of 2-F-ara-AMP in man during a phase I clinical trial. [Abstract] Investigational New Drugs 1984;2: 116. 11. Malspeis L., Grever M.R., Staubus A.E. and Young D. Pharmacokinetics of 2-F-ara-A (9-beta-D- arabinofuranosyl-2-fluoroadenine) in cancer patients during the phase I clinical investigation of fludarabine phosphate. Semin Oncol 1990;17(5 Suppl 8):18-32.
- 12. Maung Z.T., Wood A.C., Jackson G.H., Turner G.E., Appleton A.L., Hamilton P.J. Transfusion-associated graft-versus-host disease in fludarabine-treated B-chronic lymphocytic leukaemia. Br J Haematol 1994;88(3):649-652.
- 13. Plunkett W., Gandhi V., Huang P., Robertson L.E., Yang L.Y., Gregoire V., et al. Fludarabine: pharmacokinetics, mechanisms of action, and rationales for combination therapies. Semin Oncol 1993;20(5 Suppl 7):2-12.
- 14. Robertson L.E., Chubb S., Meyn R.E., Story M., Ford R., Hettelman W.N. et al. Induction of apoptotic cell death in chronic lymphocytic leukemia by 2-Chloro-2- deoxyadenosine and 9-beta-D- arabinosyl-2-fluoroadenine. Blood 1993;81(1): 143-50.
- 15. Robertson L.E. and Plunkett W. Apoptotic cell death in chronic lymphocytic leukemia. Leuk Lymphoma 1993; 11 Suppl 2:71-4.
- 16. Spriggs D.R., Stopa E., Mayer R.J., Schoene W., Kufe D.W. Fludarabine phosphate (NSC312887) infusions for the treatment of acute leukemia: phase I and neuropathological study. Cancer Res. 1986;46 (11):5953-8.
- 17.
White E.L., Shaddix S.C., Brockman R.W., Bennett L.L., Jr. Comparison of the actions
of 9-beta-D- arabinofuranosyl-2-Fluoroadenine and 9-beta-D-ambinofuranosyladenine on target enzymes from mouse tumor cells. Cancer Res. 1982;42(6):2260-4.
- 18. Zinzani P.L., Buzzi M., Farabegoli P., Tosi P., Fortuna A., Visani G., et al. Induction of "In Vitro" apoptosis by fludarabine in freshly isolated B-chronic lymphocytic leukemia cells. Leuk Lymphoma 1994;13(1-2):95-7.
- 19. Monographie de Fludara® (comprimés de phosphate de fludarabine et phosphate de fludarabine pour injection). Genzyme Canada Inc., Mississauga, Ontario, 19 avril 2011. Numéro de contrôle : 143857
- 20. Monographie du Phosphate de fludarabine pour injection USP. Hospira Healthcare Corporation, Saint-Laurent, Québec. Date de révision : 25 février 2015. Numéro de contrôle : 180871.
- 21. Monographie de Fludara® (comprimés de phosphate de fludarabine). Sanofi-aventis Canada Inc., Laval, Québec. Date de révision : 18 septembre 2014. Numéro de contrôle : 175582.
- 22. Monographie de produit, phosphate de fludarabine pour injection. Teva Canada Limited, Toronto, Ontario, 1er mars 2016. Numéro de contrôle de la présentation 190383.