


Monographie de produit - Gadovist 1.0
Modifications importantes apportées récemment à la monographie
| 3 Encadré sur les mises en garde et précautions importantes, NON DESTINÉ À L’ADMINISTRATION INTRATHÉCALE | 2025-04 |
| 7 Mises en garde et précautions, 7.1.1 Grossesse | 2024-06 |
| 7 Mises en garde et précautions, Risques associés à l’administration intrathécale | 2025-04 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie...................................... 2
Table des matières ................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 4
1 Indications .......................................................................................................................... 4
1.1 Pédiatrie ........................................................................................................................ 4 1.2 Gériatrie ........................................................................................................................ 4 2 Contre-indications .............................................................................................................. 5
3 Encadré sur les mises en garde et précautions importantes ................................................. 5
4 Posologie et administration ................................................................................................ 5
4.1 Considérations posologiques ........................................................................................ 5 4.2 Posologie recommandée et ajustement posologique .................................................. 6 4.4 Administration .............................................................................................................. 7 4.5 Dose oubliée ................................................................................................................. 8 5 SURDOSE ............................................................................................................................ 8
6 Formes pharmaceutiques, teneurs, composition et conditionnement .................................. 9
7 Mises en garde et précautions ............................................................................................ 9
7.1 Populations particulières ............................................................................................ 12
7.1.1 Grossesse ........................................................................................................... 12 7.1.2 Allaitement ......................................................................................................... 13 7.1.3 Enfants et adolescents ....................................................................................... 13 7.1.4 Personnes âgées ................................................................................................ 14 8 Effets indésirables ............................................................................................................ 14
8.1 Aperçu des effets indésirables .................................................................................... 14 8.2 Effets indésirables observés au cours des études cliniques ....................................... 14
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ................................................................................................................. 16 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ............... 18
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents ................................................................................................ 18 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 18 8.5 Effets indésirables observés après la commercialisation ........................................... 19 9 Interactions médicamenteuses ......................................................................................... 20
9.2 Aperçu des interactions médicamenteuses................................................................ 20 9.3 Interactions médicament-comportement .................................................................. 20 9.4 Interactions médicament-médicament ...................................................................... 20 9.5 Interactions médicament-aliment .............................................................................. 20 9.6 Interactions médicament-plante médicinale ............................................................. 20 9.7 Interactions médicament-examens de laboratoire .................................................... 20 10 Pharmacologie clinique ................................................................................................... 20
10.1 Mode d’action ........................................................................................................... 20 10.2 Pharmacodynamie .................................................................................................... 21 10.3 Pharmacocinétique ................................................................................................... 21 11 Conservation, stabilité et mise au rebut .......................................................................... 24
12 Particularités de manipulation du produit ....................................................................... 24
Partie 2 : Renseignements scientifiques ............................................................................... 25
13 Renseignements pharmaceutiques .................................................................................. 25
14 Études cliniques .............................................................................................................. 26
14.1 Études cliniques par indication ................................................................................. 26 15 Microbiologie ................................................................................................................. 38
16 Toxicologie non clinique .................................................................................................. 39
Renseignements destinés aux patient·e·s............................................................................. 45
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
GADOVIST 1.0 (gadobutrol injectable) est un produit médicinal à usage diagnostique seulement.
GADOVIST 1.0 (gadobutrol injectable) est indiqué chez les adultes et les enfants de tout âge, dont les nouveau-nés à terme.
- Rehaussement du contraste pour les examens d’IRM du crâne et de la moelle épinière et pour l’angiographie par résonance magnétique (ARM) avec injection de produit de contraste. Voir 4.2 Posologie recommandée et ajustement posologique pour connaître les doses recommandées.
- IRM du sein – pour l’évaluation de la présence et de l’étendue de la pathologie mammaire maligne – et IRM du rein avec injection de produit de contraste.
- GADOVIST 1.0 convient particulièrement bien dans les cas où l’exclusion ou la mise en évidence d’une autre maladie peut influer sur le choix du traitement ou sur la prise en charge du patient, ou pour la détection de très petites lésions et la visualisation de tumeurs qui ne prennent pas facilement le produit de contraste.
- GADOVIST 1.0 convient aussi pour l’IRM de perfusion visant le diagnostic des accidents vasculaires cérébraux (AVC) et la détection de l’ischémie cérébrale focale, ainsi que pour la perfusion tumorale.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité de GADOVIST 1.0 ont été établies chez les enfants. Par conséquent, Santé Canada a autorisé une indication pour cette population (voir 1 Indications).
Il pourrait être préférable d’utiliser des agents macrocycliques chez les patients potentiellement vulnérables, comme les enfants (voir 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents; 10 Pharmacologie clinique – Populations et états pathologiques particuliers, Enfants et adolescents; 4 Posologie et administration; et 14 Études cliniques – Effets sur le cœur : intervalle QT).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Il n’y a pas de précautions particulières à prendre chez les patients âgés, sauf si leur fonction rénale est altérée (voir 3 Encadré sur les mises en garde et précautions importantes; et 7 Mises en garde et précautions – Fonction rénale).
2 Contre-indications
- Le gadobutrol injectable ne doit pas être administré aux patients chez qui il a déjà causé une réaction menaçant le pronostic vital (voir 7 Mises en garde et précautions – Hypersensibilité).
3 Encadré sur les mises en garde et précautions importantes
Fibrose systémique néphrogénique (FSN)
Les produits de contraste à base de gadolinium (PCBG) accroissent le risque de FSN chez les patients atteints :
- d’insuffisance rénale grave chronique (filtration glomérulaire < 30 ml/min/1,73 m2) ou
- d’insuffisance rénale aiguë/de lésion rénale aiguë.
Chez ces patients, il faut éviter d’utiliser des PCBG, à moins que l’information diagnostique soit essentielle et ne puisse être obtenue par l’imagerie par résonance magnétique (IRM) sans produit de contraste. La FSN peut entraîner une fibrose systémique mortelle ou invalidante touchant la peau, les muscles et les organes internes. Il faut procéder au dépistage du dysfonctionnement rénal chez tous les patients en se fondant sur l’anamnèse et/ou sur des examens de laboratoire. Quand on administre un PCBG, il ne faut pas dépasser la dose recommandée (voir 4.2 Posologie recommandée et ajustement posologique) ni en administrer de nouveau avant que l’organisme ait eu le temps de l’éliminer (voir 7 Mises en garde et précautions – Généralités, Fonction rénale et Appareil cutané; et 8.5 Effets indésirables observés après la commercialisation).
NON DESTINÉ À L’ADMINISTRATION INTRATHÉCALE
L’administration de PCBG par voie intrathécale peut entraîner des réactions graves, menaçant le pronostic vital ou mortelles. GADOVIST 1.0 n’est pas approuvé pour l’administration intrathécale (voir 7 Mises en garde et précautions – Risques associés à l’administration intrathécale).
4 Posologie et administration
4.1 Considérations posologiques
- GADOVIST 1.0 est destiné à l’administration intraveineuse seulement.
- Utiliser la plus faible dose efficace.
- Il pourrait être préférable d’utiliser des agents macrocycliques chez certains patients, par exemple ceux chez qui il faudrait songer à administrer plusieurs doses de PCBG en raison de circonstances cliniques individuelles, ou chez d’autres patients potentiellement vulnérables, comme les enfants et les femmes enceintes (voir 7 Mises en garde et précautions). 4.2 Posologie recommandée et ajustement posologique
- La dose dépend de l’indication. Une seule injection intraveineuse de 0,1 ml de GADOVIST 1.0 par kilogramme de poids corporel suffit en général pour répondre aux questions cliniques. La dose maximale est de 0,3 ml de GADOVIST 1.0 par kilogramme de poids corporel (voir 7 Mises en garde et précautions – Fonction rénale).
- Les doses suivantes de GADOVIST 1.0 sont recommandées pour les examens d’IRM du crâne et de la moelle épinière et pour l’angiographie par résonance magnétique (ARM) avec injection de produit de contraste chez les adultes.
Tableau 1 ‒ Doses recommandées de GADOVIST 1.0 chez les adultes
| TYPE D’EXAMEN | GADOVIST 1.0 |
| Indications pour le système nerveux central | |
Généralités
| 0,1 ml/kg 0,1 à 0,2 ml/kg (soit 0,1 à 0,2 mmol/kg de poids corporel) |
Exclusion de métastases ou de tumeurs récurrentes Lésions mal vascularisées et/ou espace extracellulaire étroit ou utilisation de séquences d’imagerie relativement moins fortement pondérées en T1 | 0,3 ml/kg (soit 0,3 mmol/kg de poids corporel) |
| IRM de perfusiona | 0,1 à 0,3 ml/kg (soit 0,1 à 0,3 mmol/kg de poids corporel) |
| ARM avec injection de produit de contraste | |
| Un champ de visualisation | 7,5 ml quand le poids corporel est de moins de 75 kg, 10 ml quand le poids corporel est de 75 kg et plus (soit 0,1 à 0,15 mmol/kg de poids corporel) |
| Plus d’un champ de visualisation | 15 ml quand le poids corporel est de moins de 75 kg, 20 ml quand le poids corporel est de 75 kg et plus (soit 0,2 à 0,3 mmol/kg de poids corporel) |
a Pour l’IRM de perfusion, on recommande l’utilisation d’un injecteur automatique amagnétique et une vitesse de perfusion de 3 à 5 ml/s.
Pédiatrie
Chez les enfants de tout âge, dont les nouveau-nés à terme, la dose recommandée de GADOVIST 1.0 est de 0,1 ml par kilogramme de poids corporel (soit 0,1 mmol de gadobutrol par kilogramme de poids corporel), indépendamment de l’indication.
L’innocuité et l’efficacité de doses supérieures à la dose recommandée, soit 0,1 ml par kilogramme de poids corporel, ne sont pas établies chez les enfants de moins de 2 ans. Il ne faut jamais dépasser la dose recommandée chez les enfants de cet âge.
Gériatrie
Au cours des études cliniques, il n’y a pas eu de différences globales entre les patients de 65 ans et plus et les patients plus jeunes pour ce qui est de l’innocuité et de l’efficacité et, selon d’autres expériences cliniques, la réponse est la même chez les patients âgés et les patients plus jeunes. Aucune modification de la posologie n’est jugée nécessaire.
Insuffisance hépatique
Comme le gadobutrol est exclusivement éliminé par voie rénale sous forme inchangée, aucune modification de la posologie n’est jugée nécessaire (voir 10.3 Pharmacocinétique).
Insuffisance rénale
L’élimination du gadobutrol est plus longue chez les patients qui présentent une insuffisance rénale. Il n’est toutefois pas nécessaire de modifier la posologie pour obtenir des images utiles sur le plan diagnostique. GADOVIST 1.0 doit être utilisé avec prudence chez les patients qui présentent une insuffisance rénale (voir 3 Encadré sur les mises en garde et précautions importantes; 7 Mises en garde et précautions – Généralités; 7 Mises en garde et précautions – Appareil cutané; et 8.5 Effets indésirables observés après la commercialisation).
4.4 Administration
Le volume nécessaire de GADOVIST 1.0 est administré sous forme de bolus intraveineux. Pour les études de la dynamique, on recommande l’utilisation d’un injecteur. L’examen d’IRM peut commencer peu après l’injection, selon les séquences d’impulsions utilisées et le protocole de l’examen. Le rehaussement du signal est en général optimal pendant le premier passage artériel et environ 15 minutes après l’injection de GADOVIST 1.0 (le délai dépend du type de lésion/tissu). Les séquences d’imagerie pondérées en T1 conviennent particulièrement bien aux examens avec injection de produit de contraste.
Comme aucune étude de compatibilité n’a été menée, GADOVIST 1.0 ne doit pas être mélangé à d’autres produits médicinaux.
Enfants (< 2 ans)
Les patients de moins de 2 ans pèsent souvent moins de 15 kg. Chez eux, on injecte souvent GADOVIST 1.0 manuellement par voie intraveineuse, car le volume nécessaire est de moins de 1,5 ml. On recommande l’utilisation de seringues permettant d’administrer une dose exacte. Après GADOVIST 1.0, on doit injecter une solution isotonique de chlorure de sodium pour s’assurer d’avoir administré toute la dose du produit de contraste.
Produits parentéraux
Inspection visuelle : Il faut examiner ce produit médicinal avant de l’administrer.
GADOVIST 1.0 ne doit pas être administré si la solution a beaucoup changé de couleur ou si elle contient des particules, ni si le flacon ou la seringue est endommagé.
Flacons : GADOVIST 1.0 ne doit être aspiré dans la seringue qu’immédiatement avant l’administration. Le bouchon de caoutchouc ne doit jamais être perforé plus d’une fois. Après l’examen, jeter le flacon, même s’il n’est pas vide.
Flacons grand format pour pharmacies : Le flacon grand format pour pharmacie ne doit pas servir aux perfusions intraveineuses directes. Une fois qu’un flacon grand format pour pharmacie a été ouvert, GADOVIST 1.0 demeure stable pendant 24 heures entre 20 et 25 °C. Le flacon grand format pour pharmacie contient plusieurs doses uniques; il faut l’utiliser avec un dispositif de transfert approprié pour remplir des seringues stériles vides. Le transfert de GADOVIST 1.0 à partir d’un flacon grand format pour pharmacie doit être effectué sur une surface de travail aseptique en respectant les règles de l’asepsie. Le contenu d’un flacon grand format pour pharmacie doit être utilisé dans les 24 heures suivant la perforation initiale. Une fois qu’un flacon grand format pour pharmacie a été perforé, il doit rester sur la surface de travail aseptique pendant toute la période d’utilisation de 24 heures. Il faut jeter toute portion inutilisée dans les 24 heures suivant la perforation initiale.
4.5 Dose oubliée
Sans objet
5 SURDOSE
Des doses uniques de jusqu’à 1,5 mmol de GADOVIST 1.0 par kilogramme de poids corporel ont été bien tolérées.
Aucun signe d’intoxication attribuable à un surdosage n’a été signalé pendant l’utilisation clinique.
En cas de surdosage accidentel, une surveillance des fonctions cardiovasculaire et rénale est recommandée par mesure de précaution.
Des cas d’insuffisance rénale aiguë ont été associés à l’utilisation de produits d’une classe semblable à celle de GADOVIST 1.0, en général chez des patients présentant une insuffisance rénale préexistante. GADOVIST 1.0 doit être utilisé avec prudence chez les patients qui présentent une insuffisance rénale (voir 7 Mises en garde et précautions – Fonction rénale; et 4.2 Posologie recommandée et ajustement posologique). En cas de surdosage accidentel, on peut éliminer GADOVIST 1.0 de l’organisme par hémodialyse. On ignore toutefois si l’hémodialyse prévient la FSN (voir 7 Mises en garde et précautions
Fonction rénale).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 – Formes posologiques, teneurs et composition
GADOVIST 1.0 est une solution aqueuse limpide stérile. Un millilitre de GADOVIST 1.0 contient 604,72 mg (1,0 mmol) de gadobutrol, 1,211 mg de trométamol, 0,013 mg (0,00056 mmol) de sodium et 0,513 mg de calcobutrol sodique dans de l’eau pour préparations injectables. De l’acide chlorhydrique est ajouté à GADOVIST 1.0 pour que son pH soit d’entre 6,6 et 8,0. GADOVIST 1.0 est présenté dans des flacons à dose unique de 7,5 ml, ainsi qu’en flacons grand format pour pharmacie de 15 ml, 30 ml et 65 ml.
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes
Généralités
Les examens d’IRM et d’ARM avec injection de gadobutrol doivent être réalisés par du personnel médical qui a reçu la formation nécessaire et qui connaît à fond la marche à suivre.
GADOVIST 1.0 doit être injecté par voie intraveineuse seulement et peut causer irritation et douleur tissulaires s’il est administré par voie extravasculaire.
Les états d’excitation, d’anxiété ou de douleur marquée peuvent accroître le risque de réactions indésirables ou aggraver les réactions liées au produit de contraste.
Surestimation par l’IRM du sein de l’étendue de la pathologie maligne
L’IRM du sein avec injection de GADOVIST 1.0 a surestimé l’étendue de la pathologie mammaire maligne confirmée par l’examen histologique chez jusqu’à 50 % des patientes.
Accumulation de gadolinium dans le cerveau
Les données probantes actuelles semblent indiquer qu’il se pourrait que le gadolinium s’accumule dans le cerveau après de multiples doses de PCBG. On a observé une augmentation de l’intensité du signal sur les images du cerveau pondérées en T1 obtenues sans produit de contraste chez des patients ayant une fonction rénale normale qui avaient reçu de multiples doses de PCBG. On a retrouvé du gadolinium dans le tissu cérébral après de multiples doses de PCBG, surtout dans le noyau dentelé et le globus pallidus. Les données probantes semblent indiquer que le risque d’accumulation du gadolinium est plus grand après de multiples doses avec les produits linéaires qu’avec les produits macrocycliques.
À l’heure actuelle, on ne connaît pas la portée clinique de l’accumulation de gadolinium dans le cerveau; toutefois, l’accumulation de gadolinium pourrait entraver l’interprétation des IRM cérébraux. Pour
| Voie d’administration | Forme posologique | Ingrédients non médicinaux | ||
| /teneur/composition | ||||
| intraveineuse | solution à 604 mg/ml (1,0 mmol/ml) de gadobutrol injectable | acide chlorhydrique, calcobutrol sodique, eau pour injection, trométamol | ||
réduire au minimum les risques associés à l’accumulation de gadolinium dans le cerveau, on recommande d’utiliser la plus faible dose efficace et de procéder à une évaluation minutieuse des avantages et des risques avant d’administrer d’autres doses.
Risques associés à l’administration intrathécale
On a signalé des réactions graves, menaçant le pronostic vital ou mortelles, surtout lorsqu’elles sont de type neurologique (p. ex. coma, encéphalopathie, convulsions), après l’administration intrathécale non homologuée de PCBG. L’administration intrathécale de GADOVIST 1.0 n’est pas approuvée (voir 3 Encadré sur les mises en garde et précautions importantes et 4.1 Considérations posologiques).
Troubles généraux et affections au point d’administration
Extravasation et réactions au point d’injection
On doit confirmer la perméabilité du cathéter et de la veine avant l’injection de GADOVIST 1.0. L’extravasation dans les tissus pendant l’administration de GADOVIST 1.0 peut entraîner une irritation modérée (voir 16 Toxicologie non clinique – Toxicologie particulière).
Système immunitaire
Hypersensibilité
GADOVIST 1.0 est contre-indiqué chez les patients chez qui il a déjà causé une réaction menaçant le pronostic vital.
Chez tous les autres patients présentant une hypersensibilité connue à GADOVIST 1.0, il faut procéder à une évaluation particulièrement minutieuse des risques et des avantages (voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement).
Comme d’autres produits de contraste, GADOVIST 1.0 peut être associé à des réactions anaphylactoïdes/d’hypersensibilité ou à d’autres réactions idiosyncrasiques, caractérisées par des manifestations cardiovasculaires, respiratoires ou cutanées pouvant être graves, dont le choc.
La plupart de ces réactions surviennent dans les 30 minutes suivant l’administration.
Comme avec d’autres produits de contraste, dans de rares cas, des réactions ont été observées de quelques heures à quelques jours après l’administration.
On recommande par conséquent d’observer le patient pendant au moins 30 minutes après l’administration de GADOVIST 1.0.
Il importe de bien connaître les mesures d’urgence afin de pouvoir intervenir rapidement en cas de réactions d’hypersensibilité. Pour pouvoir agir sans tarder en cas d’urgence, il faut avoir à portée de la main les médicaments et instruments voulus, par exemple une sonde endotrachéale et un respirateur.
La décision d’utiliser GADOVIST 1.0 doit être prise après une évaluation minutieuse des risques et des avantages chez les patients ayant déjà présenté une réaction à un produit de contraste ou qui souffrent de troubles allergiques ou d’asthme bronchique, car l’expérience générale des produits de contraste a montré que les réactions d’hypersensibilité sont plus fréquentes chez ces patients. Système nerveux
États convulsifs
Rien n’indique que le gadobutrol soit la cause directe de convulsions, mais la possibilité qu’il puisse abaisser le seuil convulsif chez les patients prédisposés aux convulsions ne peut être exclue. Il faut prendre des précautions chez ces patients, par exemple exercer une surveillance étroite et avoir à portée de la main un anticonvulsivant injectable.
Fonction rénale
Des cas d’insuffisance rénale aiguë ont été associés à l’utilisation de produits d’une classe semblable à celle de GADOVIST 1.0. Les facteurs qui pourraient accroître le risque de FSN comprennent l’administration de plusieurs doses d’un PCBG ou de doses supérieures aux doses recommandées, ainsi que le degré d’altération de la fonction rénale au moment de l’exposition.
L’exposition aux PCBG accroît le risque de FSN chez les patients atteints :
- d’insuffisance rénale grave chronique (filtration glomérulaire < 30 ml/min/1,73 m2) ou
- d’insuffisance rénale aiguë/de lésion rénale aiguë.
- Il faut procéder au dépistage du dysfonctionnement rénal chez tous les patients en se fondant sur l’anamnèse et/ou sur des examens de laboratoire.
- Comme on ne connaît pas l’importance du risque de FSN chez les patients atteints d’insuffisance rénale légère ou modérée ou dont la fonction rénale est normale, si risque il y a, il est préférable de faire preuve de prudence et d’administrer la plus faible dose possible du PCBG.
(Voir 3 Encadré sur les mises en garde et précautions importantes; 7 Mises en garde et précautions – Appareil cutané; et 8.5 Effets indésirables observés après la commercialisation.)
Chez les patients qui présentent une insuffisance rénale grave, il faut soupeser avec soin les avantages et les risques du gadobutrol, car l’élimination du médicament peut être retardée chez eux. Comme le gadobutrol est éliminé par voie rénale, il faut laisser à l’organisme assez de temps pour l’éliminer avant d’en administrer de nouveau aux patients qui présentent une insuffisance rénale. Règle générale, la totalité de la dose est retrouvée dans l’urine après 72 heures chez les patients qui présentent une insuffisance rénale légère ou modérée. En présence d’une insuffisance rénale grave, on a retrouvé dans l’urine au moins 80 % de la dose administrée en cinq jours (voir 10.3 Pharmacocinétique). On peut éliminer GADOVIST 1.0 de l’organisme par hémodialyse. On recommande au moins trois séances de dialyse dans les cinq jours suivant l’injection (pour éliminer de l’organisme environ 98 % de la dose de GADOVIST 1.0). On ignore toutefois si l’hémodialyse prévient la FSN. Chez les patients qui sont déjà en hémodialyse au moment de l’administration de GADOVIST 1.0, on peut envisager de procéder rapidement à l’hémodialyse après l’administration de GADOVIST 1.0 afin d’en accélérer l’élimination.
Appareil cutané
La FSN a été signalée pour la première fois en 1997 et, à ce jour, n’a été observée que chez des patients présentant une néphropathie. La FSN est un trouble systémique dont les effets les plus manifestes sont sur la peau. Les lésions cutanées qui y sont associées sont causées par une fibrose excessive, et leur répartition sur les membres et le tronc est en général symétrique. On observe un épaississement de la peau qui peut entraver la flexion et l’extension des articulations et entraîner des contractures graves. Outre le derme, la fibrose associée à la FSN peut toucher les tissus sous-cutanés, les muscles striés, le diaphragme, la plèvre, le péricarde et le myocarde. La FSN peut être mortelle (voir 3 Encadré sur les mises en garde et précautions importantes; 7 Mises en garde et précautions – Généralités; et 7 Mises en garde et précautions – Fonction rénale; et 8.5 Effets indésirables observés après la commercialisation). Fibrose systémique néphrogénique (FSN)
Les produits de contraste à base de gadolinium (PCBG) accroissent le risque de fibrose systémique néphrogénique (FSN) chez les patients atteints d’insuffisance rénale grave chronique (filtration glomérulaire < 30 ml/min/1,73 m2) ou d’insuffisance rénale aiguë/de lésion rénale aiguë. Chez ces patients, il faut éviter d’utiliser des PCBG, à moins que l’information diagnostique soit essentielle et ne puisse être obtenue par l’imagerie par résonance magnétique (IRM) sans produit de contraste. Chez les patients en hémodialyse, les professionnels de la santé peuvent envisager de procéder rapidement à l’hémodialyse après l’administration d’un PCBG afin d’accélérer l’élimination de celui-ci. On ignore toutefois si l’hémodialyse prévient la FSN.
Les facteurs qui pourraient accroître le risque de FSN comprennent l’administration de plusieurs doses d’un PCBG ou de doses supérieures aux doses recommandées, ainsi que le degré d’altération de la fonction rénale au moment de l’exposition.
La FSN est considérée comme un effet possible de tous les PCBG.
Dans le cadre de la pharmacovigilance, des cas de FSN ont été signalés après l’administration d’une dose unique et de doses multiples d’un PCBG, mais le produit de contraste n’était pas toujours précisé. Dans les cas où il l’était, le produit le plus souvent mentionné était le gadodiamide (OMNISCAN®), suivi du gadopentétate de diméglumine (MAGNEVIST®) et du gadoversétamide (OPTIMARK®). Une FSN est aussi survenue après l’administration séquentielle de gadodiamide et de gadobénate de diméglumine (MULTIHANCE®) ou de gadotéridol (PROHANCE®). Le nombre de cas signalés dans le cadre de la pharmacovigilance peut changer avec le temps et peut ne pas refléter la proportion véritable des cas associés à un PCBG donné.
L’importance du risque de FSN après l’exposition à un PCBG donné est inconnue et pourrait varier d’un produit de contraste à l’autre. Les comptes rendus sont peu nombreux et portent surtout sur le risque de FSN associé au gadodiamide. Au cours d’une étude rétrospective ayant porté sur 370 patients présentant une insuffisance rénale grave qui avaient reçu le gadodiamide, le risque de FSN a été d’environ 4 %. Comme on ne connaît pas l’importance du risque de FSN chez les patients atteints d’insuffisance rénale légère ou modérée ou dont la fonction rénale est normale, si risque il y a, il est préférable de faire preuve de prudence et d’administrer la plus faible dose possible du PCBG.
Il faut procéder au dépistage du dysfonctionnement rénal chez tous les patients en se fondant sur l’anamnèse et/ou sur des examens de laboratoire. Quand on administre un PCBG, il ne faut pas dépasser la dose recommandée ni en administrer de nouveau avant que l’organisme ait eu le temps de l’éliminer (voir 10 Pharmacologie clinique; et 4.2 Posologie recommandée et ajustement posologique).
Une biopsie cutanée doit être effectuée pour exclure le diagnostic de troubles cutanés ayant un tableau clinique semblable (p. ex. le scléromyxœdème) (voir 3 Encadré sur les mises en garde et précautions importantes; 7 Mises en garde et précautions – Généralités, Fonction rénale et Appareil cutané; et 8.5 Effets indésirables observés après la commercialisation).
7.1 Populations particulières
7.1.1 Grossesse
L’innocuité de GADOVIST 1.0 pendant la grossesse n’a pas été établie. GADOVIST 1.0 ne doit être administré pendant la grossesse que si les avantages l’emportent sur les risques pour le fœtus. Il pourrait être préférable d’utiliser des agents macrocycliques chez certains patients, par exemple ceux chez qui il faudrait songer à administrer plusieurs doses de PCBG en raison de circonstances cliniques individuelles, ou chez d’autres patients potentiellement vulnérables, comme les femmes enceintes.
De très petites quantités de PCBG peuvent traverser la barrière placentaire et entraîner une exposition fœtale, et elles peuvent être détectées dans des organes et des tissus sur une période prolongée. Dans une étude menée chez des souris gravides, le gadobutrol a été détecté dans le plasma, mais pas dans les tissus, au jour 70 après la naissance chez la descendance des souris gravides auxquelles on avait administré du gadobutrol une fois par jour, par voie intraveineuse les jours 6 à 18 de la gestation, tout comme des produits linéaires ont été détectés au jour 70 après la naissance chez la descendance des souris auxquelles on avait administré un produit linéaire (voir 16 Toxicologie non clinique). Chez l’animal, l’administration de plusieurs doses pertinentes d’un point de vue clinique n’a pas eu d’effets toxiques sur la reproduction (voir 16 Toxicologie non clinique ‒ Toxicologie pour la reproduction et le développement).
Les risques d’anomalie à l’issue de la grossesse sont inconnus, car aucune étude clinique adéquate et bien contrôlée n’a été menée sur l’emploi de GADOVIST 1.0 pendant la grossesse. Une étude de cohorte rétrospective, comparant des femmes enceintes ayant subi un examen d’IRM avec PCBG et des femmes enceintes n’ayant subi aucun examen d’IRM, a révélé une fréquence accrue de mortinaissances et de décès néonatals dans le groupe ayant subi un examen d’IRM avec PCBG. Cependant, aucune augmentation du risque d’anomalies congénitales n’a été observée. Les limites de cette étude comprennent l’absence de comparaison avec des examens d’IRM sans produit de contraste, l’absence d’information sur l’indication de l’IRM pour la mère et le type de PCBG utilisé. Ces limites ont été prises en compte dans le cadre d’une autre étude de cohorte rétrospective qui n’a révélé aucune augmentation du risque de décès fœtal ou néonatal ou d’admission à l’unité de soins intensifs néonatals, comparativement aux grossesses avec exposition à l’IRM avec PCBG et à l’IRM sans produit de contraste.
7.1.2 Allaitement
Le passage de GADOVIST 1.0 dans le lait maternel n’a pas été étudié chez l’humain. Des données non cliniques semblent indiquer que de très petites quantités de gadobutrol (moins de 0,1 % de la dose administrée par voie intraveineuse) passent dans le lait maternel et que l’absorption par le tractus gastro-intestinal est faible (élimination dans l’urine d’environ 5 % de la dose administrée par voie orale). L’allaitement doit être interrompu pendant 24 heures après l’administration de gadobutrol et le lait maternel doit être jeté pendant cette période.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Il pourrait être préférable d’utiliser des agents macrocycliques chez les patients potentiellement vulnérables, comme les enfants.
L’innocuité et l’efficacité de GADOVIST 1.0 à la dose de 0,1 ml/kg ont été établies chez les enfants de tout âge, dont les nouveau-nés à terme (voir 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents; 10 Pharmacologie clinique – Populations et états pathologiques particuliers, Personnes âgées et Enfants et adolescents; et 14 Études cliniques ‒ 14.1 Études cliniques par indication). On n’a pas mené d’études chez les enfants atteints d’insuffisance rénale ni chez les enfants prématurés. Les données sur l’innocuité et l’efficacité sont limitées chez les enfants de moins de 2 ans. Toutefois, cette expérience limitée a démontré qu’une dose de 0,1 ml par kilogramme de poids corporel, soit 0,1 mmol par kilogramme de poids corporel, pouvait être utilisée dans ce groupe d’âge. On n’a pas évalué l’innocuité et l’efficacité de doses supérieures à 0,1 mmol par kilogramme de poids corporel, ni d’injections séquentielles et/ou répétées chez les enfants. On recommande l’utilisation prudente de la plus faible dose possible de GADOVIST 1.0 (0,1 ml par kilogramme de poids corporel) chez les enfants de moins de 2 ans; il ne faut pas dépasser la dose recommandée ni administrer de nouveau le produit avant que l’organisme ait eu le temps de l’éliminer (soit moins de 7 jours après la dose précédente).
Les paramètres pharmacocinétiques de GADOVIST 1.0 chez des enfants de tout âge, dont des nouveau-nés à terme, ont été semblables à ceux observés chez des adultes. La clairance (Cl) normalisée selon le poids (Cl/kg) et l’aire sous la courbe (ASC) ‒ des paramètres pharmacocinétiques ‒ moyennes estimées sont semblables dans tous les groupes d’âge, y compris chez les enfants de moins de 2 mois. Seuls la demi-vie d’élimination terminale (t1/2) médiane et le volume de distribution à l’état d’équilibre normalisé selon le poids (VÉÉ/kg) médian sont en moyenne 1,5 fois plus élevés chez les enfants de 0 à moins de 2 mois que chez les adultes. Toutefois, les variations chez les enfants de 0 à moins de 2 mois sont très semblables à celles chez les adultes. Le
Tableau 7 ‒ présente les principaux paramètres pharmacocinétiques chez les enfants et les adultes (voir 4.2 Posologie recommandée et ajustement posologique; et 10 Pharmacologie clinique – Populations et états pathologiques particuliers, Enfants et adolescents).
7.1.4 Personnes âgées
Il n’y a pas de précautions particulières à prendre chez les patients âgés, sauf s’ils présentent une insuffisance rénale (voir 3 Encadré sur les mises en garde et précautions importantes; 7 Mises en garde et précautions – Fonction rénale; 4 Posologie et administration; et 10.3 Pharmacocinétique).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les réactions d’hypersensibilité sont plus fréquentes chez les patients ayant déjà présenté une réaction à un produit de contraste, qui sont prédisposés aux allergies ou qui souffrent d’asthme bronchique. Comme avec d’autres produits de contraste, dans de rares cas, des réactions allergoïdes ou autres réactions idiosyncrasiques ont été observées de quelques heures à quelques jours après l’administration. Des réactions anaphylactoïdes peuvent survenir (voir 7 Mises en garde et précautions – Hypersensibilité).
Des altérations passagères du goût ou de l’odorat peuvent survenir pendant ou immédiatement après l’injection de GADOVIST 1.0.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament.
Adultes
Études cliniques sur les examens du système nerveux central (SNC)
L’innocuité de GADOVIST 1.0 a été évaluée auprès de 798 patients au cours d’études cliniques sur les examens du SNC. La plupart des effets indésirables signalés sont survenus peu après l’injection; la possibilité de réactions différées ne peut toutefois être exclue. Aucune réaction indésirable au médicament n’est survenue chez plus de 1 % des sujets.
Études cliniques sur l’ARM avec injection de produit de contraste
L’innocuité de GADOVIST 1.0 a été évaluée auprès d’un total de 890 patients au cours d’études sur l’ARM avec injection de produit de contraste. L’efficacité a été évaluée chez 708 de ces patients. Il y a eu 93 effets indésirables chez 76 patients (8,5 %); dans 31 cas (3,5 %), la réaction indésirable a été considérée comme au moins possiblement liée au médicament à l’étude.
Les effets indésirables le plus souvent observés ont été les sensations thermiques de courte durée (dont paresthésie) (2,5 %) et les maux de tête (1,1 %). La majorité des effets indésirables ont été légers ou modérés.
Généralités
Après l’administration de doses de GADOVIST 1.0 de plus de 0,3 mmol/kg à un petit nombre de patients, la fréquence des effets indésirables est passée à 25 % (4 patients sur 16); elle avait été de 9,5 % avec des doses allant de plus de 0,2 mmol/kg à 0,3 mmol/kg (29 patients sur 304) et de 7,9 % avec des doses allant de 0,1 mmol/kg à 0,2 mmol/kg (35 patients sur 457).
Des altérations passagères du goût ou de l’odorat peuvent survenir pendant ou immédiatement après l’injection de GADOVIST 1.0.
Les réactions d’hypersensibilité sont plus fréquentes chez les patients qui sont prédisposés aux allergies. Comme avec tous les produits de contraste, des réactions peuvent survenir de quelques heures à quelques jours après l’administration. Des réactions anaphylactoïdes peuvent survenir (voir 7 Mises en garde et précautions – Généralités).
Autres études cliniques
Depuis le lancement de GADOVIST 1.0, d’autres données ont été obtenues au cours d’études cliniques.
Le profil d’innocuité global de GADOVIST 1.0 est fondé sur les données obtenues auprès de plus de 6 300 patients au cours d’études cliniques.
Les réactions indésirables au médicament le plus souvent observées (≥ 0,5 %) chez les patients qui reçoivent GADOVIST 1.0 sont maux de tête, nausées et étourdissements.
Les plus graves réactions indésirables au médicament chez les patients qui reçoivent GADOVIST 1.0 sont arrêt cardiaque, syndrome respiratoire aigu/œdème pulmonaire et réactions anaphylactoïdes graves.
Le Tableau 3 donne tous les effets indésirables considérés comme liés au médicament, dont la plupart ont été légers ou modérés.
Tableau 3 ‒ Effets indésirables considérés comme liés au médicament et signalés par moins de 10 % des patients au cours des essais cliniques (N > 6 300)*
Classe de système d’organes | Courants (≥ 1 % et < 10 %) | Peu courants (≥ 0,1 à < 1 %) | Rares (< 0,1 %) |
| Affections cardiaques | -- | tachycardie, palpitations | |
| Affections gastro-intestinales | nausées | vomissements | bouche sèche |
| Troubles généraux et anomalies au site d’administration | réaction au site d’injectionb, sensation de chaud | malaise, sensation de froid | |
| Troubles du système immunitaire | hypersensibilité/réaction anaphylactoïdea,c (p. ex. hypotension, urticaire, œdème du visage, œdème palpébral, bouffée congestive) | ||
| Troubles du système nerveux | céphalée | étourdissements, dysgueusie, paresthésie | perte de consciencea, convulsions, parosmie |
Affections respiratoires, thoraciques et médiastinales | dyspnéea | -- | |
| Affections de la peau et du tissu sous-cutané | érythème, prurit (dont prurit généralisé), rash (dont rash généralisé, maculaire, papuleux et prurigineux) | -- |
* Selon la classe de système d’organes (classification MedDRA). Le terme de la classification MedDRA qui convient le mieux est utilisé pour décrire une certaine réaction, ses synonymes et les troubles connexes. Les termes employés pour désigner les réactions indésirables au médicament sont basés sur la version 12.1 de la classification MedDRA.
a Des cas menaçant le pronostic vital et/ou mortels de cet effet indésirable ont été signalés. b Les réactions au site d’injection (de divers types) comprennent les suivantes : extravasation/sensation de cuisson/sensation de froid/sensation de chaud/érythème ou rash/douleur/hématome au site d’injection. c Tous les effets indésirables de la catégorie « hypersensibilité/réaction anaphylactoïde » survenus au cours des essais cliniques ont été rares (sauf l’urticaire).
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
La pharmacocinétique et l’innocuité de GADOVIST 1.0 ont été évaluées au cours de deux études de phase I/III portant sur une dose unique. On a recueilli des données sur l’innocuité chez 184 sujets de moins de 18 ans. Parmi les 138 enfants de 2 à 17 ans, il y a eu dix effets indésirables considérés comme liés au médicament chez huit sujets (5,8 %); les effets le plus souvent observés ont été la dysgueusie (2 sujets; 4,2 %) et la sensation de chaud (2 sujets; 4,2 %), et ils ont été légers. On a des données sur l’innocuité chez 44 enfants de moins de 2 ans. Il y a eu un effet indésirable lié au médicament (légers vomissements) chez un seul sujet (2,3 %) (voir Tableau 4). On a signalé des effets indésirables chez 18 sujets (40,9 %) et leur intensité a été au maximum légère chez 13 sujets (29,5 %), modérée chez deux sujets (4,5 %) et grave chez trois sujets (6,8 %; empyème sous-dural, insuffisance respiratoire et kyste infecté).
Tableau 4 ‒ Nombre d’enfants ayant présenté des effets indésirables survenus sous traitement et liés au médicament en fonction de la classe de système d’organes et du terme privilégié
Classe de système d’organes | Terme privilégié0 | Étude 91741 | Étude 310788 | Études 91741 et 310788 | |||
0 à < 2 mois | 2 à < 24 mois | 2 à 6 ans | 7 à 11 ans | 12 à 17 ans | 0 à 17 ans | ||
| Total N = 44 (100 %) | Total N = 46 (100 %) | Total N = 44 (100 %) | Total N = 48 (100 %) | Total N = 182 (100 %) | |||
| Affections gastro-intestinales | Vomissements | 1 (2,3 %) | 1 (0,5 %) | ||||
| Affections gastro-intestinales | Nausées | 1 (2,2 %) | 1 (0,5 %) | ||||
Troubles généraux et anomalies au site d’administration | Sensation de chaud | 2 (4,2 %) | 2 (1,0 %) | ||||
| Investigations | Cristaux urinaires | 1 (2,3 %) | 1 (0,5 %) | ||||
Troubles du système nerveux | Céphalée | 1 (2,1 %) | 1 (0,5 %) | ||||
Troubles du système nerveux | Dysgueusie | 2 (4,2 %) | 2 (1,0 %) | ||||
| Affections de la peau et du tissu sous-cutané | Rash prurigineux | 1 (2,3 %) | 1 (0,5 %) | ||||
| Affections de la peau et du tissu sous-cutané | Prurit | 1 (2,1 %) | 1 (0,5 %) | ||||
| Affections de la peau et du tissu sous-cutané | Rash | 1 (2,1 %) | 1 (0,5 %) | ||||
a Selon les codes des versions 11.0 (étude 310788) et 16.1 (étude 91741) de la classification MedDRA. 8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Adultes
Études cliniques sur les examens du système nerveux central (SNC)
Les effets indésirables les plus fréquents signalés à une fréquence inférieure à 1 % après l’administration de GADOVIST 1.0 ont été maux de tête (0,9 %), vasodilatation (0,6 %), nausées (0,5 %), douleur au point d’injection (0,4 %), étourdissements (0,3 %), rash (0,3 %) et dyspnée (0,3 %). Ces réactions ont été légères ou modérées.
Les effets indésirables ci-dessous ont été signalés, sans égard à la causalité :
Organisme entier : douleur abdominale, réaction allergique, fièvre, infection
Appareil cardiovasculaire : palpitations, hypotension orthostatique
Appareil digestif : diarrhée, vomissements
Point d’injection : douleur au point d’injection
Système nerveux : apathie, aphasie, convulsions, sécheresse de la bouche, bouffées vasomotrices, hypoesthésie, insomnie, paresthésie, augmentation de la transpiration, vertiges
Sens classiques : vision anormale, parosmie
Appareil génito-urinaire : miction impérieuse, anomalie de l’urine
Études cliniques sur l’ARM avec injection de produit de contraste
Les effets indésirables moins fréquents signalés à une fréquence inférieure à 1 % après l’administration de GADOVIST 1.0 ont été nausées (0,9 %) et vomissements, diarrhée, anomalie du goût et étourdissements; ils sont survenus chez quatre patients chacun (0,5 %). Tous les autres effets ont été observés dans moins de 0,5 % des cas.
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents
Les effets indésirables moins courants signalés à une fréquence inférieure à 1 % chez les enfants et adolescents de 0 à 17 ans (182 sujets évalués au cours des études de phase I/III) après l’administration de GADOVIST 1.0 et considérés comme liés au médicament ont été cristaux dans l’urine (0,5 %), céphalées (0,5 %), nausées (0,5 %), vomissements (0,5 %), rash (0,5 %), rash prurigineux (0,5 %) et prurit (0,5 %). Ils sont survenus chez un patient chacun et ont surtout été légers.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des études cliniques
Le Tableau 5 présente un résumé de tous les changements d’importance clinique des résultats des examens de laboratoire observés chez les enfants et adolescents au cours des essais cliniques sur GADOVIST 1.0.
Tableau 5 ‒ Anomalies des examens de laboratoire apparues sous traitement au cours des études cliniques sur GADOVIST 1.0
| Paramètre | Nbre de patients chez qui des changements ont été observés | Importance du changement par rapport aux valeurs initiales |
| Cristaux dans l’urine | 1 | Multiplication par deux |
8.5 Effets indésirables observés après la commercialisation
Fibrose systémique néphrogénique (FSN)
Dans le cadre de la pharmacovigilance, des cas de FSN ont été signalés après l’administration d’une dose unique et de doses multiples d’un PCBG, mais le produit de contraste n’était pas toujours précisé. Dans les cas où il l’était, le produit plus souvent mentionné était le gadodiamide (OMNISCAN®), suivi du gadopentétate de diméglumine (MAGNEVIST®) et du gadoversétamide (OPTIMARK®). Une FSN est aussi survenue après l’administration séquentielle de gadodiamide et de gadobénate de diméglumine (MULTIHANCE®) ou de gadotéridol (PROHANCE®). Le nombre de cas signalés dans le cadre de la pharmacovigilance peut changer avec le temps et peut ne pas refléter la proportion véritable des cas associés à un PCBG donné. L’importance du risque de FSN après l’exposition à un PCBG donné est inconnue et pourrait varier d’un produit de contraste à l’autre. Les comptes rendus sont peu nombreux et portent surtout sur le risque de FSN associé au gadodiamide. Au cours d’une étude rétrospective ayant porté sur 370 patients présentant une insuffisance rénale grave qui avaient reçu le gadodiamide, le risque de FSN a été d’environ 4 %. Comme on ne connaît pas l’importance du risque de FSN chez les patients atteints d’insuffisance rénale légère ou modérée ou dont la fonction rénale est normale, si risque il y a, il est préférable de faire preuve de prudence et d’administrer la plus faible dose possible du PCBG (voir aussi 3 Encadré sur les mises en garde et précautions importantes; 7 Mises en garde et précautions – Généralités, Appareil cutané et Fonction rénale).
Autres réactions indésirables
Les réactions indésirables au médicament suivantes, énumérées selon la classe de système d’organes, ont été signalées de façon spontanée dans le cadre de la pharmacovigilance :
Affections cardiaques : arrêt cardiaquea, tachycardie, palpitations
Troubles généraux et anomalies au site d’administration : sensation de chaleur, malaise, sensation de froid
Troubles du système immunitaire : hypersensibilité/réaction anaphylactoïde (p. ex. choc anaphylactoïdea, collapsus circulatoirea, arrêt respiratoirea, bronchospasme, cyanose, gonflement oropharyngéa, œdème laryngé, augmentation de la pression artérielle, douleur thoracique, œdème du visage, angiœdème, conjonctivite, œdème palpébral, hyperhidrose, toux, éternuements, sensation de brûlure, bouffées congestives, pâleur
Troubles du système nerveux : perte de consciencea, convulsions
Affections respiratoires thoraciques et médiastinales : syndrome de détresse respiratoire aiguëa, œdème pulmonairea
a Des cas menaçant le pronostic vital et/ou mortels de cette réaction indésirable ont été signalés. Affections de la peau et du tissu sous-cutané : érythème, prurit, fibrose systémique néphrogénique
Le terme de la classification MedDRA qui convient le mieux est utilisé pour décrire une certaine réaction, ses synonymes et les troubles connexes. Les termes employés pour désigner les réactions indésirables au médicament sont basés sur la version 12.1 de la classification MedDRA.
Effets indésirables signalés depuis la commercialisation
Au cours de la pharmacovigilance, on a signalé une aggravation des symptômes d’AVC chez les patients présentant un AVC, mais on n’a pas confirmé de rapport de causalité avec GADOVIST 1.0.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude sur les interactions médicamenteuses n’a été menée pendant le développement de GADOVIST 1.0.
9.3 Interactions médicament-comportement
On n’a pas déterminé s’il y avait des interactions avec le comportement.
9.4 Interactions médicament-médicament
On n’a pas déterminé s’il y avait des interactions avec des médicaments particuliers.
9.5 Interactions médicament-aliment
On n’a pas déterminé s’il y avait des interactions avec les aliments.
9.6 Interactions médicament-plante médicinale
On n’a pas déterminé s’il y avait des interactions avec des produits à base de plantes médicinales.
9.7 Interactions médicament-examens de laboratoire
On n’a pas déterminé si le médicament influait sur les examens de laboratoire.
10 Pharmacologie clinique
10.1 Mode d’action
GADOVIST 1.0 est un produit de contraste paramagnétique non ionique destiné à l’imagerie par résonance magnétique (IRM). L’effet de rehaussement du contraste est produit par le gadobutrol, complexe neutre constitué de gadolinium (Gd3+) et d’un composé macrocyclique, l’acide dihydroxy-hydroxyméthylpropyl-tétraazacyclododécane-triacétique (butrol).
L’injection de gadobutrol donne de meilleurs renseignements diagnostiques que l’IRM sans produit de contraste dans les zones où la barrière hémato-encéphalique est perméable ou absente en raison d’une altération de la perfusion ou d’une augmentation de l’espace extracellulaire, comme c’est le cas en présence de tumeurs primitives ou secondaires et de maladies inflammatoires ou démyélinisantes. Les données probantes actuelles semblent indiquer qu’il se pourrait que le gadolinium s’accumule dans le cerveau après de multiples doses de PCBG, mais on n’a pas déterminé le mécanisme exact par lequel le gadolinium passe dans le cerveau.
10.2 Pharmacodynamie
Le gadobutrol produit un raccourcissement marqué des temps de relaxation, même à basses concentrations. L’effet sur les temps de relaxation de concentrations de gadobutrol de 0,25 mmol/L à 1,0 mmol/L a été étudié dans l’eau et le plasma à 0,47 Tesla et 2 Tesla; le gadobutrol a raccourci les temps de relaxation spin-réseau (T1) et spin-spin (T2). À un pH de 7 et une température de 40 °C, la relaxivité, déterminée en fonction du raccourcissement du temps de relaxation spin-réseau (T1) des protons dans l’eau, est d’environ 3,58 L/mmol·s et, selon le temps de relaxation spin-spin (T2), d’environ 3,99 L/mmol·s.
La relaxivité du gadobutrol dans l’eau à 0,47 Tesla et 2 Tesla a été semblable à celle du gadopentétate de diméglumine.
La relaxivité n’est que légèrement dépendante de la force du champ magnétique.
Le Tableau 6 ‒ donne les résultats de l’évaluation de la relaxivité du gadobutrol dans le sang et le plasma à des forces de champ cliniquement pertinentes.
Tableau 6 ‒ Relaxivité de GADOVIST 1.0 (1,0 mmol/ml)
| r1 (r2) | |
| Relaxivité dans le plasma à 37 °C et 1,5 Tesla | 5,2 (6,1) |
| Relaxivité dans le sang à 37 °C et 1,5 Tesla | 5,3 (5,4) |
| Relaxivité dans le plasma à 37 °C et 3,0 Tesla | 5,0 (7,1) |
Le ligand macrocyclique forme un complexe stable avec l’ion gadolinium paramagnétique (très grande stabilité in vivo et in vitro). Le gadobutrol est un composé fortement hydrosoluble et hydrophile dont le coefficient de distribution entre le n-butanol et la solution tampon à un pH de 7,6 est d’environ 0,006. Le gadobutrol n’exerce pas d’action inhibitrice sur les enzymes.
Lorsqu’une séquence spin-écho pondérée en T1 est utilisée pour l’IRM, le raccourcissement du temps de relaxation spin-réseau que produit l’administration de gadobutrol entraîne une augmentation de l’intensité du signal qui se traduit par un contraste positif utile pour la différenciation des tissus. L’induction de fluctuations du champ magnétique local par l’important moment magnétique du gadolinium atténue l’intensité du signal.
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques du gadobutrol chez l’humain sont proportionnels à la dose.
Distribution
Le gadobutrol est rapidement distribué dans l’espace extracellulaire. La liaison aux protéines est négligeable. La demi-vie plasmatique terminale moyenne du gadobutrol est de 1,81 heure (min.-max. de 1,33 à 2,13 heures), ce qui correspond exactement à la vitesse d’élimination rénale. Les concentrations plasmatiques mesurées 2 et 60 minutes après une injection de 0,1 mmol/kg ont respectivement été de 0,59 et 0,3 mmol/L.
Métabolisme
Le gadobutrol n’est pas métabolisé.
Élimination
Le gadobutrol est éliminé sous forme inchangée par voie rénale. L’élimination extrarénale est négligeable. La clairance rénale du gadobutrol est de 1,1 à 1,7 ml/min/kg chez des sujets en bonne santé et donc comparable à celle de l’inuline, ce qui démontre que le gadobutrol est éliminé par filtration glomérulaire. Plus de 50 % de la dose a été éliminée dans l’urine dans les deux heures suivant l’administration par voie intraveineuse. Le gadobutrol a été totalement éliminé en 24 heures. Moins de 0,1 % de la dose a été éliminée dans les fèces.
Populations et états pathologiques particuliers
- Enfants et adolescents
Une dose unique de 0,1 ml/kg de GADOVIST 1.0 a été administrée par voie intraveineuse à 138 sujets (85 garçons et 53 filles) de 2 à 17 ans et 44 sujets (26 garçons et 18 filles) de moins de 2 ans. Les paramètres pharmacocinétiques de GADOVIST 1.0 chez des enfants de tout âge (dont des nouveau-nés à terme) ont été semblables à ceux observés chez des adultes, les valeurs correspondant à l’aire sous la courbe (ASC), à la clairance plasmatique normalisée selon le poids, au volume de distribution à l’état d’équilibre (VÉÉ), à la demi-vie d’élimination et à la vitesse d’élimination ayant été semblables. Les données de l’étude 91741 ont démontré que les paramètres pharmacocinétiques du gadobutrol sont les mêmes chez les enfants des deux sexes; la demi-vie d’élimination terminale (t1/2) médiane et le volume de distribution à l’état d’équilibre normalisé selon le poids (VÉÉ/kg) médian sont en moyenne 1,5 fois plus élevés chez les enfants de 0 à moins de 2 mois que chez les adultes. Toutefois, les variations chez les enfants de 0 à moins de 2 mois sont très semblables à celles chez les adultes. Le
Tableau 7 ‒ présente les principaux paramètres pharmacocinétiques chez les enfants et les adultes (voir 4.2 Posologie recommandée et ajustement posologique; et 14 Études cliniques ‒ Études cliniques chez des enfants).
Tableau 7 ‒ Comparaison des paramètres pharmacocinétiques chez les enfants de 0 à moins de 2 ans (PH-37277; groupes d’âge : 0 à moins de 2 mois [n = 9] et ≥ 2 à 23 mois [n = 34]) et de 2 à 17 ans (A40794; groupes d’âge : 2 à 6 ans [n = 45], 7 à 11 ans [n = 39] et 12 à 17 ans [n = 46]) et chez les adultes
| Paramètre | Tous les sujets (0 à < 2 ans)a | 0 à < 2 moisa | ≥ 2 à 23 moisa | Tous les sujets (2 à 17 ans)a,b | 2 à 6 ansa,b | 7 à 11 ansa,b | 12 à 17 ansa,b | Adultesa |
| N = 43 | n = 9 | n = 34 | N = 130 | n = 45 | n = 39 | n = 46 | N = 93 | |
Cl/kg [L/h/kg] | 0,13 (0,07, 0,18) | 0,09 (0,07, 0,11) | 0,13 (0,09, 0,18) | 0,10 (0,05, 0,22) | 0,13 (0,08, 0,22) | 0,10 (0,05, 0,17) | 0,09 (0,05, 0,11) | 0,09 (0,05, 0,15) |
| VÉÉ/kg [L/kg] | 0,28 (0,24, 0,41) | 0,33 (0,31, 0,41) | 0,27 (0,24, 0,34) | 0,20 (0,09, 0,29) | 0,24 (0,14, 0,29) | 0,19 (0,14, 0,23) | 0,18 (0,09, 0,25) | 0,22 (0,10, 0,42) |
ASC [µmol*h/L] | 776 (544, 1 470) | 1 070 (916, 1 470) | 751 (544, 1 140) | 999 (397, 2 163) | 815 (397, 1 283) | 969 (590, 2 163) | 1 167 (905, 2 017) | 1 072 (667, 1 992) |
| t1/2 [h] | 1,62 (1,16, 3,37) | 2,63 (2,34, 3,37) | 1,46 (1,16, 2,16) | 1,69 (1,17, 2,62) | 1,75 (1,28, 2,32) | 1,61 (1,17, 2,62) | 1,65 (1,36, 2,33) | 1,80 (1,20, 6,55) |
a Médiane (minimum, maximum) b Les groupes d’âge sont continus, soit de ≥ 2 à < 7 ans, de ≥ 7 à < 12 ans et de ≥ 12,0 à < 18,0 ans.
- Personnes âgées
En raison des modifications physiologiques de la fonction rénale qui surviennent avec l’âge, chez des volontaires en bonne santé de 65 ans et plus, l’exposition systémique a augmenté d’environ 33 % chez les hommes et de 54 % chez les femmes, et la demi-vie terminale a été prolongée d’environ 33 % chez les hommes et de 58 % chez les femmes. La clairance plasmatique a été réduite d’environ 25 % chez les hommes et de 35 % chez les femmes. La récupération urinaire de la dose administrée était complète après 24 heures chez tous les volontaires et il n’y avait pas de grande différence entre les volontaires en bonne santé âgés et plus jeunes pour ce qui est de la récupération urinaire.
- Insuffisance rénale
En présence d’une altération de la fonction rénale, la demi-vie sérique du gadobutrol est prolongée parce que la filtration glomérulaire est réduite.
La demi-vie terminale moyenne est passée à 5,8 heures chez les patients présentant une insuffisance rénale légère ou modérée (Clcr de plus de 30 à moins de 80 ml/min) et à 17,6 heures chez les patients présentant une insuffisance rénale grave qui n’étaient pas dialysés (Clcr de moins de 30 ml/min).
La clairance sérique moyenne a baissé, n’étant plus que de 0,49 ml/min/kg chez les patients présentant une insuffisance rénale légère ou modérée (Clcr de plus de 30 à moins de 80 ml/min) et de 0,16 ml/min/kg chez les patients présentant une insuffisance rénale grave qui n’étaient pas dialysés (Clcr de moins de 30 ml/min).
La récupération urinaire était complète après 72 heures chez les patients présentant une insuffisance rénale légère ou modérée. Chez les patients présentant une insuffisance rénale grave, environ 80 % de la dose administrée avait été retrouvée dans l’urine après cinq jours (voir 4 Posologie et administration et 7 Mises en garde et précautions – Fonction rénale).
L’hémodialyse peut être jugée nécessaire si la fonction rénale est gravement réduite. Chez les patients dialysés, le gadobutrol était presque complètement éliminé du sérum après la troisième séance de dialyse. On ignore toutefois si l’hémodialyse prévient la FSN.
Pharmacologie chez l’humain
On a effectué une analyse pharmacocinétique sur des doses de gadobutrol de 0,04, 0,1 et 0,4 mmol/kg. Le gadobutrol a été décelé dans l’urine et le plasma respectivement jusqu’à 72 et 12 heures après l’injection. Cependant, on a retrouvé du gadobutrol dans le plasma de six des huit volontaires jusqu’à 24 heures après l’administration de la dose la plus élevée, soit 0,4 mmol/kg. Soixante-douze heures après son administration, le gadobutrol avait presque totalement été éliminé sous forme inchangée, la quantité totale de gadobutrol non métabolisé retrouvée dans l’urine et les fèces ayant été de 94,5 à 100,3 %. Le gadobutrol a été surtout éliminé par voie rénale : au cours des douze heures suivant l’injection, de 92,5 à 98,0 % de la dose de gadobutrol était retrouvée dans l’urine. Soixante-douze heures après l’administration, de 94,4 à 100,3 % de la dose était retrouvée dans l’urine, mais seulement de 0,03 à 0,06 % de la dose était retrouvée dans les fèces. Chez les enfants, le gadobutrol a aussi été éliminé par voie rénale : au cours des six heures suivant l’injection, de 92,1 à 96,0 % de la dose de gadobutrol était retrouvée dans l’urine.
Comme seulement environ 2,9 % de la dose avait été récupérée de 12 à 72 heures après son administration, l’analyse pharmacocinétique a été effectuée sur d’autres paramètres de 0 à 12 heures après l’administration. Avec les doses de gadobutrol de 0,04, 0,1 et 0,4 mmol/kg, la demi-vie d’élimination terminale et la clairance totale ont respectivement été de 1,9, 1,9 et 1,7 heure et de 1,56, 1,50 et 1,37 ml/min/kg. Comme la clairance rénale du gadobutrol (1,52, 1,50 et 1,34 ml/min/kg pour les trois doses, respectivement) est semblable à celle de la créatinine, l’élimination rénale peut être principalement attribuée à la filtration glomérulaire.
En raison de la diminution parallèle des concentrations plasmatiques moyennes produites par la plus faible dose, la dose moyenne et la plus forte dose, on peut conclure que la pharmacocinétique du gadobutrol est proportionnelle à la dose. Le tracé de la vitesse d’élimination rénale en fonction des concentrations plasmatiques médianes pour chacune des trois doses a montré que la relation était linéaire.
On a évalué les paramètres pharmacocinétiques du gadobutrol chez les enfants au cours de deux études multicentriques ouvertes de phase I/III portant sur l’administration de la dose clinique habituelle de 0,1 ml/kg. Les paramètres pharmacocinétiques du gadobutrol chez les sujets de 0 à 17 ans sont semblables à ceux observés chez les adultes. Le
Tableau 7 ‒ et le Tableau 15 ‒ présentent les principaux paramètres pharmacocinétiques et les concentrations plasmatiques peu après l’injection chez les enfants et les adultes.
11 Conservation, stabilité et mise au rebut
GADOVIST 1.0 doit être conservé entre 15 et 30 °C. Éviter le gel. Une fois le flacon ouvert, GADOVIST 1.0 demeure stable pendant 24 heures à une température entre 20 et 25 °C. Il faut jeter le produit après 24 heures.
12 Particularités de manipulation du produit
Utilisation des flacons : GADOVIST 1.0 ne doit être aspiré dans la seringue qu’immédiatement avant l’administration. Le bouchon de caoutchouc ne doit jamais être perforé plus d’une fois.
Utilisation des flacons grand format pour pharmacies : Le flacon grand format pour pharmacie ne doit pas servir aux perfusions intraveineuses directes. Le transfert de GADOVIST 1.0 à partir d’un flacon grand format pour pharmacie doit être effectué sur une surface de travail aseptique en respectant les règles de l’asepsie. Le contenu d’un flacon grand format pour pharmacie doit être utilisé dans les 24 heures suivant la perforation initiale.
Pour en savoir plus, voir 4.1 Considérations posologiques et 4.4 Administration. Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : Gadobutrol (INN)
Nom chimique : complexe acide 10-[(1SR,2RS)-2,3-dihydroxy-1-hydroxyméthylpropyl]-1,4,7,10-tétraazacyclododécane-1,4,7-triacétique-gadolinium (UICPA)
[10-[2,3-dihydroxy-1-(hydroxyméthyl)propyl]-1,4,7,10-tétraazacyclododecane-1,4,7-triacétato (3-)-N1, N4, N7, N10, O1, O4, O7]-gadolinium (CAS)
Formule moléculaire et masse moléculaire : C18H31N4O9Gd, 604,72
Formule développée :
Forme physique : cristaux blancs ou blanc cassé
Solubilité : franchement soluble dans l’eau, très légèrement soluble dans l’éthanol et pratiquement insoluble dans l’hexane, le chlorure de méthylène et l’acétone
pKa : < 2,0
Coefficient de distribution : log Pn-octanol/eau = -5,4 ± 0,2 (25 °C) 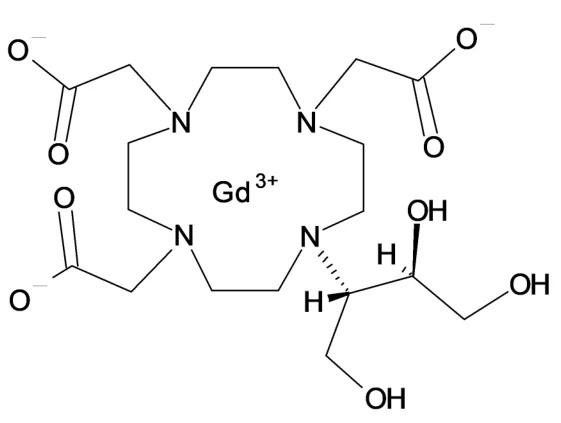
Autres propriétés
GADOVIST 1.0 valeurs approximatives | |
| Osmolarité à 37 °C (mOsm/L de solution) | 1 117 |
| Osmolalité à 37 °C (mOsm/kg H2O) | 1 603 |
| Viscosité à 37 °C (mPa·s) | 4,96 |
14 Études cliniques
14.1 Études cliniques par indication
Examens du SNC
L’expérience de l’utilisation clinique du gadobutrol pour l’imagerie cérébrale et médullaire, y compris pour la perfusion cérébrale, a été obtenue au cours de six études. Ces études ont été menées auprès de 852 patients au total, et l’efficacité a pu être évaluée chez 822 d’entre eux.
Les objectifs communs en ce qui a trait à l’efficacité étaient de démontrer qu’il y avait une augmentation convenable de l’intensité du signal dans les zones touchées du cerveau et de la moelle épinière sur les images pondérées en T1 et, pour l’imagerie de perfusion, une réduction convenable de l’intensité du signal sur les séquences pondérées en T2* après l’injection intraveineuse de gadobutrol. Pour tous les essais, l’IRM sans produit de contraste a servi de témoin.
Résultats
Efficacité technique
Indépendamment de la concentration de gadobutrol, les lésions cérébrales et médullaires étaient rehaussées chez la majorité des patients sur les images pondérées en T1 après l’administration du produit de contraste. Il n’y a pas eu de rehaussement chez quelques patients, dont la majorité présentait des plaques inactives de sclérose en plaques. Le rehaussement a produit une augmentation nettement proportionnelle à la dose du rapport signal/bruit et du rapport contraste/bruit sans effets de saturation jusqu’à concurrence de 0,3 mmol/kg. Au cours des études de perfusion fondées sur des séquences rapides en écho de gradient pondérées en T2*, on a observé la perte du signal prévue, ce qui démontre un lien clair avec la dose. Des résultats suffisants ont été obtenus à une dose de 0,3 mmol/kg avec la concentration de 1,0 mmol/ml.
Exactitude diagnostique
Pour quatre des études, l’exactitude diagnostique du gadobutrol a été évaluée au moyen de paramètres primaires et/ou secondaires. Il y a eu une amélioration proportionnelle à la dose de tous ces paramètres après l’administration de gadobutrol par rapport à l’IRM sans produit de contraste au cours de toutes les études sur l’imagerie pondérée en T1 classique. D’autres renseignements sur la taille et la délimitation des lésions ont été obtenus chez 46 à 97 % des patients. Pour la détection des lésions, la dose de 0,1 mmol/kg s’est révélée très efficace. On peut s’attendre à détecter d’autres lésions presque exclusivement chez les patients qui présentent des métastases cérébrales/médullaires et une sclérose en plaques. Chez 47 % des patients évalués au cours d’une étude, d’autres lésions ont été détectées après l’administration de 0,1 mmol de gadobutrol par kilogramme. Pour ce qui est des paramètres visuels évalués, un essai à double insu ayant comparé GADOVIST 1.0 au gadodiamide a montré que GADOVIST 1.0 était tout aussi efficace pour la détection des lésions.
L’exactitude diagnostique des images de résonance magnétique obtenues sans produit de contraste et après l’injection de gadobutrol a été calculée dans un sous-groupe de patients de deux études. On avait une confirmation histologique, par suite d’une chirurgie ou d’une biopsie, pour 175 patients sur 444. De plus, une tomodensitométrie avec produit de contraste a été effectuée chez 129 des 175 patients chez qui un examen histologique avait été effectué. Le diagnostic posé après l’IRM avec injection de produit de contraste a été conforme au diagnostic final jusqu’au degré le plus élevé de précision du diagnostic histologique (description, classification et grade de la lésion) dans les pourcentages ci-dessous des cas :
- gadobutrol, 0,1 mmol/kg : 75,0 et 77,7 % au cours de chaque étude, respectivement
- gadobutrol, 0,3 mmol/kg : 83,5 % au cours d’une étude
- gadodiamide : 73,2 % au cours d’une étude.
Les cas de concordance et de non-concordance ont été étudiés de trois points de vue : description exacte de la lésion en tant que tumeur primitive, métastase ou maladie inflammatoire, bon grade selon la classification de l’OMS et, dans le cas des tumeurs primitives, classification exacte. Du point de vue descriptif, le diagnostic concordait dans 72,5 à 90,5 % des cas pour la tomodensitométrie avec produit de contraste, dans 83,5 à 90,5 % des cas pour l’IRM sans produit de contraste, dans 90,3 à 93,2 % des cas pour l’IRM avec une dose de produit de contraste de 0,1 mmol/kg et dans 94,2 % des cas pour l’IRM avec une dose de produit de contraste de 0,3 mmol/kg. Ces résultats indiquent clairement que, sur le plan descriptif, la tomodensitométrie avec produit de contraste et l’IRM sans produit de contraste sont comparables et que l’IRM avec produit de contraste donne des résultats qui ne sont que légèrement supérieurs. Cependant, l’IRM sans produit de contraste permet de mieux distinguer les tumeurs bénignes des tumeurs malignes que la tomodensitométrie avec produit de contraste, et l’administration de gadobutrol améliore encore les résultats. Il n’y a pas eu de différence nette entre les deux doses.
Une étude a été menée pour comparer l’imagerie de perfusion cérébrale à la tomographie d’émission monophotonique. La détection des foyers ischémiques est la variable qui permet le mieux de comparer les deux méthodes. Au cours de cette étude, les deux méthodes ont été aussi efficaces l’une que l’autre, mais chez un patient, une ischémie révélée par la cartographie de perfusion issue de l’IRM n’était pas observée sur les images obtenues par tomographie d’émission monophotonique. Pour ce qui est de l’emplacement et de la taille des lésions, la comparaison des deux méthodes est plus difficile. Cependant, l’IRM permet d’obtenir des données anatomiques et fonctionnelles plus précises, parce que sa résolution anatomique est meilleure et qu’elle peut démontrer l’état réel de la perfusion, y compris la perfusion de luxe.
Confiance dans le diagnostic
Selon les évaluations faites au cours de certaines études, la confiance dans le diagnostic augmente de 85 à 90 % après l’administration d’une dose initiale de 0,1 mmol/kg de gadobutrol. Deux études ont mesuré le degré d’amélioration de la confiance dans le diagnostic : elle a été qualifiée d’excellente ou de bonne par respectivement 61 et 43 % des patients, et il n’y a pas eu de différence entre le gadobutrol et le gadodiamide. L’augmentation des doses a augmenté la confiance dans le diagnostic : les patients chez qui l’amélioration de la confiance dans le diagnostic avait été minimale à la dose de 0,1 mmol/kg qualifiaient la confiance de bonne ou excellente quand les doses étaient augmentées. Au cours d’une étude comportant trois injections consécutives de 0,1 mmol/kg de gadobutrol, on a déterminé à quelle dose la confiance dans le diagnostic était optimale. L’augmentation de la confiance dans le diagnostic a été jugée optimale chez 20 et 17,8 % des patients ayant reçu une dose de 0,2 et 0,3 mmol/kg, respectivement. Efficacité thérapeutique
Au cours de deux études, une modification de la prise en charge ou du traitement a été signalée chez respectivement 15,7 et 18,2 % des patients après l’administration d’une dose de 0,1 mmol/kg. Une analyse détaillée portant sur des sous-groupes a révélé que la plupart des modifications étaient survenues après l’administration de la dose habituelle chez les patients présentant une tumeur médullaire (25 %), une sclérose en plaques (25 %) ou une lésion impossible à évaluer sans produit de contraste (34 %). Une modification de la prise en charge ou du traitement a été signalée chez 13,7 % des patients présentant une tumeur cérébrale primitive. Une modification a été observée chez 12,5 % des patients présentant des métastases à une dose de 0,1 mmol/kg. L’administration de la dose de 0,3 mmol/kg a entraîné une autre modification de la prise en charge chez 2,3 % des patients présentant des métastases cérébrales et 8,3 % des patients présentant une tumeur médullaire.
ARM avec injection de produit de contraste
L’expérience de l’utilisation clinique de GADOVIST 1.0 pour l’ARM avec injection de produit de contraste a été obtenue au cours de deux études contrôlées de phase III ayant comparé l’ARM avec injection de produit de contraste à la méthode de référence, soit l’angiographie par soustraction numérique intra-artérielle. Au total, 383 patients ont participé à ces études et l’efficacité a pu être évaluée chez 362 d’entre eux.
Les critères d’évaluation de l’efficacité des deux études visaient à caractériser la performance diagnostique de GADOVIST 1.0. Les images ont fait l’objet d’évaluations internes et externes indépendantes effectuées par des personnes qui ne connaissaient aucune des données cliniques. Les critères étaient les suivants :
- Taux de concordance pour des groupes diagnostiques cliniquement pertinents d’un segment de vaisseau prospectivement défini (principale variable). Au cours d’une étude, le segment de vaisseau qui a servi à l’évaluation de la principale variable de l’efficacité selon l’algorithme défini au préalable a été l’artère iliaque commune ou externe chez 82 patients, une artère carotide interne chez 60 patients, un segment aortique chez 20 patients, une artère rénale chez 10 patients, une artère sous-clavière chez 2 patients et une artère mésentérique chez 2 patients. Tous les gros vaisseaux étaient donc bien représentés. L’autre étude a porté sur les artères périphériques, soit l’artère iliaque externe ou fémorale superficielle, ce qui représente les segments les plus importants au-dessus du genou.
- Taux de concordance pour des groupes diagnostiques cliniquement pertinents (pas de sténose pertinente, sténose, occlusion et anévrisme pertinents) de segments de vaisseaux donnés (variable secondaire).
- Taux de concordance pour le diagnostic détaillé, dont la description des segments de vaisseaux pour ce qui est du grade et de l’étendue des lésions, ainsi que du nombre de lésions (variable secondaire).
- Sensibilité, spécificité, exactitude, valeurs prédictives positive et négative (VPP, VPN) pour ce qui est de la détection d’une sténose, d’une occlusion ou d’un anévrisme cliniquement pertinent dans un segment de vaisseau donné (variable secondaire).
Au cours des deux études, l’évaluation clinique ainsi que les trois évaluations effectuées en aveugle ont atteint le seuil de signification statistique défini au préalable pour la limite inférieure de l’intervalle de confiance à 95 % pour ce qui est du taux de concordance entre l’ARM avec produit de contraste et l’angiographie par soustraction numérique intra-artérielle de segments de vaisseaux prospectivement définis dans des groupes diagnostiques cliniquement pertinents.
Résultats
Tableau 8 ‒ Résultats de la principale analyse de l’efficacité de deux études cliniques
| Artères du corps | Artères périphériques | ||||||||
| N | % de concor-dance | Limite inférieure de l’IC à 95 % | Limite supérieure de l’IC à 95 % | N | % de concor-dance | Limite inférieure de l’IC à 95 % | Limite supérieure de l’IC à 95 % | ||
| Évaluation clinique | 176 | 96,6 | 92,7 | 98,7 | Évaluation clinique | 186 | 94,1 | 89,7 | 97,0 |
| EA 1 | 173 | 90,2 | 84,7 | 94,2 | EA 1 | 178 | 86,0 | 80,0 | 90,7 |
| EA 2 | 171 | 86,6 | 80,5 | 91,3 | EA 2 | 179 | 86,6 | 80,7 | 91,2 |
| EA 3 | 174 | 87,9 | 82,1 | 92,4 | EA 3 | 181 | 87,9 | 82,2 | 92,2 |
EA : évaluation en aveugle
Le taux de concordance pour des groupes diagnostiques cliniquement pertinents (pas de maladie pertinente, sténose, occlusion et anévrisme pertinents) ainsi que pour des diagnostics donnés, comprenant aussi l’étendue des lésions et leur nombre (variable secondaire), a été calculé pour tous les segments de vaisseaux donnés qui avaient été évalués chez au moins 30 patients. Le taux de concordance pour ce qui est de l’évaluation clinique des diagnostics regroupés pour les artères du corps et les artères du bassin et de la cuisse a été de 80 à 100 %. Pour ce qui est des évaluations en aveugle, le taux de concordance a été plus faible, surtout pour le diagnostic détaillé.
Tableau 9 ‒ Gamme des taux de concordance du diagnostic pour tous les segments de vaisseaux au cours de deux études cliniques
| Taux de concordance (%) | ||||
| Étude 97099 | Étude 99011 | |||
| Artères du corps | Bassin et cuisse | Mollet | ||
Concordance du diagnostic Concordance du diagnostic Concordance du diagnostic Concordance du diagnostic | Diagnostics regroupés/évaluation clinique | 84 à 100 | 90 à 97 | 77 à 87 |
Diagnostics détaillés/évaluation clinique | 71 à 100 | 71 à 87 | 61 à 71 | |
| Diagnostics regroupés/EA | 79 à 100 | 79 à 90 | 63 à 84 | |
| Diagnostics détaillés/EA | 40 à 98 | 45 à 61 | 32 à 55 | |
EA : évaluation en aveugle Les gammes de taux de concordance pour la détection d’une sténose pertinente (paramètre secondaire) sont données au Tableau 10 ‒ . La sensibilité, la spécificité, l’exactitude, la VPP et la VPN ont été calculées pour les segments qui avaient été évalués chez plus de 50 patients. L’évaluation clinique des résultats a donné des taux de concordance de 80 à 100 % pour la plupart des paramètres calculés au cours des deux études. Les évaluations en aveugle ont donné des taux de concordance de 80 à 100 % seulement pour la spécificité, l’exactitude et la VPN pour les artères du corps, et pour la spécificité et l’exactitude pour les artères du bassin et de la cuisse. Les VPN ont été systématiquement élevées selon l’évaluation clinique de tous les segments de vaisseaux, tandis que les VPP ont été plus faibles, surtout selon les évaluations en aveugle.
Tableau 10 ‒ Gammes pour tous les segments de vaisseaux pour ce qui est de la sensibilité, de la spécificité, de l’exactitude, de la VPN et de la VPP pour la détection d’une sténose pertinente
| Taux de concordance (%) | ||||
| Étude 1 | Étude 2 | |||
| Artères du corps | Bassin et cuisse | Mollet | ||
| Détection d’une sténose pertinente | Sensibilité (évaluation clinique) | 88 à 100 | 84 à 98 | 91 à 94 |
| Détection d’une | Sensibilité (EA) | 75 à 100 | 39 à 96 | 59 à 72 |
| sténose pertinente | ||||
| Détection d’une | Spécificité (évaluation clinique) | 88 à 100 | 92 à 99 | 73 à 87 |
| sténose pertinente | ||||
| Détection d’une | Spécificité (EA) | 85 à 97 | 84 à 98 | 76 à 93 |
| sténose pertinente | ||||
| Détection d’une | Exactitude (évaluation clinique) | 92 à 98 | 91 à 98 | 81 à 87 |
| sténose pertinente | ||||
| Détection d’une | Exactitude (EA) | 84 à 95 | 83 à 92 | 69 à 86 |
| sténose pertinente | ||||
| Détection d’une | VPN (évaluation clinique) | 97 à 100 | 93 à 99 | 90 à 97 |
| sténose pertinente | ||||
| Détection d’une | VPN (EA) | 83 à 100 | 79 à 97 | 70 à 90 |
| sténose pertinente | ||||
| Détection d’une | VPP (évaluation clinique) | 70 à 100 | 71 à 98 | 69 à 87 |
| sténose pertinente | ||||
| Détection d’une | VPP (EA) | 43 à 97 | 47 à 98 | 56 à 83 |
| sténose pertinente | ||||
EA : évaluation en aveugle
Pour ce qui est de la détection d’une occlusion, les calculs de la sensibilité, de la spécificité, de l’exactitude, de la VPP et de la VPN ont donné des résultats élevés selon l’évaluation clinique et l’évaluation en aveugle au cours des deux études. Pour les artères du corps, la sensibilité a été de 100 % pour tous les segments, la spécificité a été de 99 à 100 %, l’exactitude a été de 99 à 100 %, la VPN a été de 100 % et la VPP a été de 100 % (exception : une occlusion manquée dans l’artère iliaque externe gauche) selon l’évaluation clinique. Les résultats de l’évaluation en aveugle ont été semblables, sauf pour un ou deux faux résultats positifs dans les artères iliaques externes. Les résultats ont été comparables pour les segments au-dessus du genou. Dans les segments du mollet, les valeurs ont été de 5 à 10 % plus faibles. IRM du rein avec injection de produit de contraste
On a évalué l’exactitude diagnostique de GADOVIST 1.0 pour la classification des lésions rénales malignes et bénignes au cours d’un essai clinique de phase III multicentrique, avec répartition aléatoire, à simple insu et en groupes parallèles avec contrôle interindividuel mené auprès de 406 patients porteurs de lésions rénales connues ou soupçonnées. La principale variable de l’efficacité était la non-infériorité de GADOVIST 1.0 par rapport à MAGNEVIST pour ce qui est de l’exactitude diagnostique. On pouvait conclure à la non-infériorité de GADOVIST 1.0 par rapport à MAGNEVIST si la limite inférieure de l’intervalle de confiance (IC) à 95 % de la différence entre le taux d’exactitude de GADOVIST 1.0 et de MAGNEVIST était entièrement à la droite du seuil de non-infériorité de Δ = −10 % pour le lecteur moyen (résultats réunis des trois lecteurs). Une tomographie assistée par ordinateur et un examen histopathologique, si disponibles, étaient considérés comme la norme de vérité. On n’a pas tenu compte des tumeurs conglomérées dans l’analyse de l’efficacité. Il n’y avait pas de différences pertinentes entre les groupes pour ce qui est de l’âge, du sexe, de la taille ou du poids.
Résultats
Pour le lecteur moyen, les taux d’exactitude moyens fondés sur les lésions pour l’évaluation globale des images obtenues avant et après l’injection du produit de contraste ont été de 83,7 % avec GADOVIST 1.0 et 87,3 % avec MAGNEVIST. Le seuil de signification statistique de la non-infériorité selon la différence de < 10 % définie au préalable a été atteint pour le lecteur moyen. Globalement, les résultats de l’analyse de la principale variable de l’efficacité ont confirmé la non-infériorité de GADOVIST 1.0 par rapport à MAGNEVIST pour ce qui est de l’exactitude de la classification des lésions rénales.
Les taux de sensibilité diagnostique pour la classification des lésions ont été comparables avec GADOVIST 1.0 et MAGNEVIST pour le lecteur moyen dans l’ensemble conforme au protocole (85,2 % avec GADOVIST 1.0 et 88,7 % avec MAGNEVIST). Les taux de spécificité diagnostique pour la classification des lésions ont aussi été comparables avec GADOVIST 1.0 et MAGNEVIST pour le lecteur moyen dans l’ensemble conforme au protocole (82,1 % avec GADOVIST 1.0 et 86,1 % avec MAGNEVIST). Le taux de faux positifs a été de 0,148 avec GADOVIST 1.0 et 0,113 avec MAGNEVIST.
IRM du sein avec injection de produit de contraste
On a déterminé l’efficacité de GADOVIST 1.0 pour l’évaluation de la présence et de l’étendue de la pathologie mammaire maligne avant la chirurgie au cours de deux identiques études de phase III multicentriques, ouvertes et sans répartition aléatoire menées auprès de patientes chez qui un cancer du sein avait récemment été diagnostiqué. Pour les deux études, les images mammaires obtenues avant l’injection d’un produit de contraste (mammographie par résonance magnétique sans produit de contraste [MRMSP]) et les images mammaires réunies, soient celles obtenues avant et après l’injection d’un produit de contraste (mammographie par résonance magnétique combinée [MRMC]) ont été évaluées de façon indépendante par trois lecteurs qui ignoraient les données cliniques. Les lecteurs ont recherché la présence d’une pathologie maligne dans cinq régions par sein au moyen de chacune des modalités de lecture. Les résultats obtenus ont été comparés à une norme de vérité indépendante, soit l’histopathologie pour toutes les régions dans lesquelles on avait pratiqué une excision en vue d’évaluer les tissus. Pour toutes les autres régions, on a utilisé la mammographie radiographique (MR) en association à l’échographie.
Les deux critères d’évaluation primaires de chacune des études étaient la supériorité chez une même patiente de la sensibilité des images d’IRM réunies, soit celles obtenues sans et avec injection de gadobutrol (MRMC), sur celle des images d’IRM sans injection de produit de contraste (MRMSP) et la spécificité à l’échelle du sein de la MRMC, selon des seins exempts de pathologie maligne, supérieure à un seuil de performance de 80 %.
Au cours des deux essais cliniques, on a évalué au total 787 sujets. Les résultats relatifs à l’efficacité présentés pour l’étude 91743 sont fondés sur des analyses ultérieures des données cliniques originales. Au cours de cette étude, on a évalué 390 sujets, tous de sexe féminin et dont l’âge moyen était de 55,7 ans. Au cours de l’étude 91782, on a évalué 397 sujets, soit 396 femmes et un homme dont l’âge moyen était de 57,1 ans. Les deux essais ont démontré que l’IRM mammaire avec injection de GADOVIST 1.0 avait une sensibilité supérieure à celle de l’IRM sans injection de produit de contraste. L’ajout de la MR à la MRMC a très peu amélioré la détection de la pathologie maligne par la MRMC.
La sensibilité chez une même patiente était définie comme la proportion des régions mammaires malignes chez une même patiente qui étaient reconnues par le lecteur, au moyen de la modalité d’imagerie respective, comme étant maligne. La spécificité à l’échelle du sein pour les seins exempts de pathologie maligne était définie comme le nombre de seins « vrais négatifs » divisé par le nombre de seins exempts de pathologie maligne chez une patiente. La spécificité de l’IRM mammaire avec injection de GADOVIST 1.0, selon les seins exempts de pathologie maligne, a été supérieure au seuil de performance de 80 % pour tous les lecteurs au cours de l’étude 91743 et pour deux des trois lecteurs au cours de l’étude 91782.
Résultats
Pour ce qui est de la sensibilité et de la spécificité, les résultats présentés pour l’IRM mammaire avec injection de GADOVIST 1.0 étaient fondés sur des essais cliniques menés auprès de patientes chez qui un cancer du sein avait été récemment diagnostiqué et faisant l’objet d’une stadification préopératoire. GADOVIST 1.0 n’a pas été étudié dans toutes les indications de l’IRM mammaire (p. ex. dépistage des personnes à risque élevé), et les résultats relatifs à la sensibilité et à la spécificité pourraient varier en fonction des différences entre les populations.
Tableau 11 ‒ Sensibilité à l’échelle du sujet pour la détection de la pathologie maligne en fonction des lecteurs (qui ignoraient les données cliniques)
| Étude 91743 (N = 388) | Étude 91782 (N = 390) | ||||||||
| Sensibilité (%) | Sensibilité (%) | ||||||||
| Lecteur | MRMSP | MRMSP + MR | MRMC | MRMC + MR | Lecteur | MRMSP | MRMSP + MR | MRMC | MRMC + MR |
| Lecteur 1 | 36,6 | 70,7 | 83,2a | 83,7 | Lecteur 4 | 73,3 | 82,5 | 88,6a | 89,6 |
| Lecteur 2 | 49,1 | 75,8 | 79,9a | 82,8 | Lecteur 5 | 57,0 | 80,9 | 89,0a | 90,3 |
| Lecteur 3 | 63,4 | 75,1 | 86,7a | 87,0 | Lecteur 6 | 55,1 | 80,1 | 85,5a | 88,0 |
a. Supériorité de la sensibilité de la MRMC sur la MRMSP Tableau 12 ‒ Sensibilité à l’échelle du sein : sein exempt de pathologie maligne en fonction des lecteurs (qui ignoraient les données cliniques)
| Étude 91743 (N = 372) | Étude 91782 (N = 367) | ||||
| Spécificité (%) – seins exempts de pathologie maligne | Spécificité (%) – seins exempts de pathologie maligne | ||||
| Lecteur | MRMC | Limite inférieure de l’IC à 95 % | Lecteur | MRMC | Limite inférieure de l’IC à 95 % |
| Lecteur 1 | 85,6 | 82,0a | Lecteur 4 | 91,8 | 89,1a |
| Lecteur 2 | 95,0 | 92,8a | Lecteur 5 | 83,9 | 80,2a |
| Lecteur 3 | 88,6 | 85,3a | Lecteur 6 | 82,8 | 79,0a |
a. Spécificité de la MRMC supérieure au seuil de performance de 80 %
Pour les deux études, les deux critères d’évaluation primaires ont été satisfaits en même temps pour deux des trois lecteurs pour ce qui est de la sensibilité et de la spécificité.
Pour les cas de pathologie mammaire maligne, le taux de détection de faux positifs correspondait au pourcentage de sujets chez lesquels la présence d’une pathologie maligne dans une région selon les lecteurs n’avait pu être confirmée par la norme de vérité. Le taux de détection de faux positifs pour GADOVIST 1.0 (images obtenues avec et sans injection de produit de contraste) a été de 39 à 53 % (les limites supérieures de l’IC à 95 % ont été de 44 à 58 %).
L’IRM du sein avec injection de GADOVIST 1.0 a surestimé l’étendue de la pathologie mammaire maligne confirmée par l’examen histologique chez jusqu’à 50 % des patientes.
Trois lecteurs supplémentaires de chaque étude ont interprété uniquement les résultats de la MR. Pour ces lecteurs des deux études, la sensibilité a été de 68 à 73 % et la spécificité pour les seins exempts de pathologie maligne a été de 86 à 94 %.
Effets sur le cœur : intervalle QT
L’étude TQTS (Thorough QT Study) est une étude de phase I unicentrique, contrôlée par placebo, avec répartition aléatoire et comportant cinq permutations, au cours de laquelle les sujets ont reçu trois doses de GADOVIST 1.0 (0,1, 0,3 et 0,5 ml/kg de poids corporel), un placebo et un traitement concomitant par un médicament témoin (moxifloxacine). L’étude était à double insu pour le gadobutrol et le placebo. Soixante-quatre sujets en bonne santé (35 hommes et 29 femmes) de 19 à 60 ans ont été répartis au hasard entre les séquences de traitement et ont reçu au moins une dose du médicament à l’étude. La principale analyse des changements de l’intervalle QT a porté sur les 54 patients qui ont terminé l’étude.
GADOVIST 1.0 n’a pas eu d’effet sur la repolarisation cardiaque. Le changement moyen par rapport au départ de l’intervalle QT corrigé selon la formule de Fridericia moyen pendant les 15 minutes suivant l’administration de toutes les doses de gadobutrol (0,1, 0,3 et 0,5 mmol/kg de poids corporel) a été de moins de 5 millisecondes (ms) et la limite supérieure de l’intervalle de confiance bilatéral à 95 % pour chaque différence entre les traitements a exclu 10 ms.
Tableau 13 ‒ Différences entre les traitements (produit étudié moins placeboa) pour ce qui est du changement moyen par rapport au départ de l’intervalle QT corrigé selon la formule de Fridericia (ms)b –moyenne des 15 premières minutes chez les sujets ayant terminé l’étudec (N = 54)
| Gadobutrol 0,1 mmol/kg | Gadobutrol 0,3 mmol/kg | Gadobutrol 0,5 mmol/kg | Moxifloxacine | |
| Différence entre les traitements | −0,3 | 2,8 | 4,2 | 13,4 |
| IC à 95 %d | −3,0 à 2,3 | 0,1 à 5,5 | 1,5 à 6,9 | 10,7 à 16,1 |
a. Produit étudié moins placebo : produit étudié = substance active (gadobutrol ou moxifloxacine) b. Changement moyen par rapport au départ = intervalle QTc moyen pendant les 15 minutes suivant l’injection moins intervalle QTc moyen au départ pour chaque sujet
c. Ayant reçu les cinq traitements
d. L’intervalle de confiance à 95 % a été calculé au moyen d’un modèle d’analyse de variance dans lequel les principaux effets étaient le sujet, le traitement et la période.
Pour les valeurs maximales observées jusqu’à 22 heures après l’injection, le changement moyen par rapport au départ a aussi été d’environ 5 ms pour toutes les doses (5,2 ms pour la dose de gadobutrol de 0,5 mmol/kg) et la limite supérieure de l’intervalle de confiance bilatéral à 95 % pour chaque différence entre les traitements a exclu 10 ms.
Selon la moyenne des 15 minutes suivant l’injection du gadobutrol, l’augmentation de l’intervalle QT corrigé selon la formule de Fridericia, indépendamment de la dose, n’a été de 30 ms ou plus chez aucun sujet. L’augmentation de l’intervalle QT corrigé selon la formule de Fridericia n’a été de 60 secondes ou plus chez aucun sujet, indépendamment du traitement. L’intervalle QT corrigé selon la formule de Fridericia moyen au cours des 15 minutes suivant l’injection de gadobutrol, indépendamment de la dose, n’a été de plus de 450 ms chez aucun sujet.
Par rapport au placebo, le traitement par le gadobutrol et la moxifloxacine a augmenté le changement moyen de la fréquence cardiaque par rapport au départ (et réduit l’intervalle RR) selon les deux calculs effectués (moyenne des 15 minutes suivant l’injection et valeur maximale). Selon la moyenne des 15 minutes suivant l’injection, le gadobutrol a eu un effet proportionnel à la dose sur la fréquence cardiaque et l’intervalle RR (Tableau 14 ‒).
Tableau 14 ‒ Valeur de départ et changement moyen par rapport à cette valeur (ET) de l’intervalle RR et de la fréquence cardiaque chez les sujets ayant terminé l’étude (N = 54)
| Paramètre | Placebo (solution salée à 0,9 %) | Gadobutrol 0,1 mmol/kg | Gadobutrol 0,3 mmol/kg | Gadobutrol 0,5 mmol/kg | Moxifloxacine |
Moyenne des 15 minutes suivant l’injectiona | |||||
Intervalle RR (ms) Au départ Changement | 967,9 (157,38) −0,2 (50,90) | 977,0 (163,62) −24,7 (54,31) | 947,1 (160,58) −45,9 (62,60) | 966,7 (151,93) −96,6 (64,36) | 941,1 (154,20) −49,4 (53,85) |
Fréquence cardiaque (bpm) Au départ Changement | 63,8 (9,35) 0,0 (3,78) | 63,4 (10,01) 1,4 (3,94) | 65,6 (11,15) 3,3 (4,87) | 63,8 (9,31) 6,8 (4,46) | 65,9 (11,36) 3,4 (4,04) |
a. Changement moyen pendant les 15 minutes suivant l’injection = changement moyen (ET) par rapport au départ : moyenne des valeurs selon l’ECG pendant les 15 minutes suivant l’injection moins moyenne des valeurs selon l’ECG au départ chez chaque sujet
Des études ont montré que, quand la fréquence cardiaque change subitement (p. ex. après l’injection d’un médicament), l’intervalle QT atteint un nouvel état stationnaire dans un délai moyen de deux ou trois minutes (phénomène appelé hystérésis de l’intervalle QT/RR). Aucune des méthodes de correction actuelle ne tient compte de ce phénomène. Par conséquent, on a effectué une nouvelle analyse comportant une reprise de toutes les mesures électrocardiographiques pour établir la corrélation entre le bon intervalle RR et le moment de la mesure de l’intervalle QT. En tenant compte de l’hystérésis de l’intervalle QT/RR dans la correction de l’intervalle QT, on a éliminé une part importante des changements observés antérieurement de l’intervalle QTc au cours des quatre minutes suivant l’injection quand on évaluait chaque moment après l’injection. De légères augmentations passagères ont été observées deux et quatre minutes après la fin de l’injection de la plus forte dose de gadobutrol (0,5 mmol/kg). Toutefois, la limite supérieure de l’intervalle de confiance unilatéral à 95 % a été inférieure au seuil de 10 ms d’intérêt réglementaire et clinique.
L’innocuité du gadobutrol a aussi été évaluée chez les 64 patients de cette étude. Des effets indésirables liés au médicament ont été signalés chez 8 (13,8 %), 12 (21,2 %), 18 (31,0 %), 21 (35,6 %) et 9 (15,0 %) des sujets ayant reçu le placebo, 0,1 mmol/kg de gadobutrol, 0,3 mmol/kg de gadobutrol, 0,5 mmol/kg de gadobutrol et la moxifloxacine, respectivement. Les effets indésirables liés au médicament les plus courants ont été dysgueusie, sensation de froid/chaleur au point d’injection et nausées. Des effets indésirables pouvant être liés à des anomalies électrocardiographiques (p. ex. arythmies cardiaques, étourdissements, palpitations, syncope et crises d’épilepsie causées par une ischémie cérébrale résultant d’une arythmie, mort subite d’origine cardiaque et tout effet indésirable cardiaque grave) sont survenus chez quatre sujets, soit trois recevant la moxifloxacine (étourdissements chez deux sujets et gêne thoracique/allongement de l’intervalle QT chez un sujet) et un sujet recevant la dose de 0,3 mmol/kg de gadobutrol (gêne thoracique/inversion de l’onde T).
Études cliniques chez des enfants
GADOVIST 1.0 a été évalué chez les enfants au cours de deux études multicentriques ouvertes de phase I/III. L’étude 310788 a été menée auprès d’un total de 138 sujets (de 2 à 17 ans) et l’étude 91741, auprès de 44 sujets (de moins de 2 ans). Tous les sujets devaient subir un examen d’IRM ou d’ARM avec injection de Gd et ont reçu une dose unique de GADOVIST 1.0 de 0,1 ml/kg de poids corporel.
Les deux études ont été évaluées au moyen d’une analyse pharmacocinétique de population fondée sur un échantillonnage clairsemé (prélèvement d’un échantillon de sang après l’injection au cours de trois fenêtres temporelles définies au préalable jusqu’à huit heures après l’administration pour la mesure de la concentration plasmatique de Gd). Le modèle de pharmacocinétique de population contenait les covariables suivantes : effet du poids corporel sur la clairance (Cl) et le volume de distribution central (V1) et effet de l’âge sur la Cl. L’ASC et la Cl normalisée selon le poids (Cl/kg), des paramètres pharmacocinétiques moyens estimés, sont semblables dans tous les groupes d’âge, y compris chez les enfants de moins de 2 mois. Seuls la demi-vie d’élimination terminale (t1/2) médiane et le volume de distribution à l’état d’équilibre normalisé selon le poids (VÉÉ/kg) médian sont en moyenne 1,5 fois plus élevés chez les enfants de 0 à moins de 2 mois que chez les adultes. Toutefois, les variations chez les enfants de 0 à moins de 2 mois sont très semblables à celles chez les adultes. Le
Tableau 7 ‒ présente les principaux paramètres pharmacocinétiques chez les enfants et les adultes.
On a choisi les concentrations plasmatiques peu après l’injection comme paramètres pertinents pour l’imagerie par résonance magnétique. On a simulé les concentrations plasmatiques de gadobutrol 20 et 30 minutes après l’injection (C20, C30) à partir du modèle de pharmacocinétique de population établi pour au total 2 400 sujets pédiatriques virtuels dont la distribution était homogène dans la tranche d’âge de 0 à 17 ans. Les données ont démontré que la concentration plasmatique de gadobutrol chez les enfants de 0 à 23 mois était légèrement (environ 24 à 30 %) plus basse que chez les adultes, ce qui correspondait au fait que le VÉÉ avait tendance à être légèrement plus élevé. Le Tableau 15 ‒ présente les concentrations plasmatiques peu après l’injection chez les enfants des divers groupes d’âge et les adultes.
Tableau 15 ‒ Comparaison des concentrations plasmatiques simulées de gadolinium 20 minutes (C20) et 30 minutes (C30) après un bolus i.v. de 0,1 mmol/kg de gadobutrol chez des enfants de 0 à < 2 ans et de 2 à 17 ans et des adultes
| Tous les sujets (0 à < 2 ans)a | Tous les sujets (2 à 17 ans)a | Adultesa | |||||||
| 0 à | ≥ 2 à | ||||||||
| 2 ansa | 7 ansa | 12 ansa | 17 ansa | ||||||
| Paramètre | < 2 moisa | 23 moisa | |||||||
| n = 2 400 | n = 200 | n = 2 200 | n = 799 | n = 199 | n = 200 | n = 200 | n = 200 | n = 1 000 | |
| C20 | 339 (230, 456) | 313 | 341 | 490 (226, 876) | 415 | 498 | 523 | 518 | 446 (277, 670) |
| [µmol/L] | (208, 421)a | (234, 457) | (213, 653) | (234, 805) | (205, 964) | (246, 1001) | |||
| C30 | 292 (194, 394) | 279 | 293 | 404 (182, 704) | 324 | 400 | 430 | 476 | 385 (236, 563) |
| [µmol/L] | (176, 371)a | (195, 396) | (149, 505) | (200, 625) | (211, 765) | (215, 751) |
a. Médiane (5e, 95e centile)
Tous les sujets de l’étude 310788 devaient subir un examen d’IRM ou d’ARM avec injection de Gd et ont reçu une dose unique de GADOVIST 1.0 de 0,1 ml/kg de poids corporel. Au cours de cette étude, une évaluation qualitative des variables d’efficacité a été effectuée de façon descriptive.
Caractère technique de base convenable pour le diagnostic : globalement, pour 137 des 138 patients
(99,3 %), la technique de base a été convenable pour l’évaluation des images, les scores ayant été excellents pour la majorité des patients (71 %). Les évaluations ont été comparables chez les enfants des trois groupes d’âge (2 à 6 ans, 7 à 11 ans et 12 à 17 ans).
- Évaluation de la qualité du contraste : la qualité du contraste produite par GADOVIST 1.0 a été jugée bonne ou excellente chez la majorité des patients (97,9 %) et a été plus souvent jugée excellente que bonne dans chacun des trois groupes d’âge.
- Présence de maladie : une maladie était présente chez 74 (53,6 %) des patients selon les images obtenues avant l’injection du produit de contraste et chez 77 (55,8 %) des patients selon les images obtenues après l’injection du produit de contraste.
- Délimitation des lésions/vaisseaux : la délimitation des lésions/vaisseaux, évaluée sur une échelle de cinq points (aucune, modérée, bonne, excellente ou impossible à évaluer), a été qualifiée d’excellente pour davantage de lésions après qu’avant l’injection de GADOVIST 1.0 (56,6 % et 42,0 %, respectivement).
- Degré de rehaussement du contraste : le rehaussement du contraste produit par GADOVIST 1.0 a été jugé bon ou excellent pour 55 des 61 lésions examinées (90,2 %).
- Changement de la confiance dans le diagnostic : après l’administration de GADOVIST 1.0, la confiance des investigateurs dans le diagnostic a augmenté par rapport à l’IRM avant l’injection du produit de contraste pour la majorité des patients (91,3 %).
Tous les sujets de l’étude 91741 devaient subir un examen d’IRM ou d’ARM avec injection de Gd et ont reçu une dose unique de GADOVIST 1.0 de 0,1 ml/kg de poids corporel. Au cours de cette étude, on a évalué de façon descriptive les variables d’efficacité qualitatives, qui étaient des critères secondaires.
- Caractère technique de base convenable pour le diagnostic : chez la majorité des sujets, la qualité des images d’IRM obtenues sans injection de produit de contraste et des images d’IRM réunies (obtenues sans injection et avec injection de produit de contraste) a été qualifiée d’excellente (respectivement 40 sujets sur 44 [90,91 %] et 41 sujets sur 44 [93,18 %]), indépendamment de la région du corps.
- Qualité du contraste : la qualité du contraste a été évaluée chez chaque patient sur une échelle de cinq points. Pour les images réunies, la qualité du contraste a été qualifiée de bonne ou excellente chez au total 43 sujets sur 44 (97,72 %), indépendamment de la région du corps. La qualité du contraste n’a été qualifiée de médiocre ou moyenne dans aucun cas.
- Présence de maladies : une maladie était visible chez 33 sujets sur 44 (75,00 %) tant selon les images d’IRM obtenues sans produit de contraste que selon les images d’IRM réunies. Il n’y avait pas de maladie selon les deux ensembles d’images chez 11 sujets sur 44 (25,00 %).
- Rehaussement des lésions/vaisseaux : selon une échelle de 4 points, le rehaussement du contraste a été bon ou excellent chez 41 sujets sur 44 (93,19 %) et a été excellent chez une plus forte proportion des sujets (79,55 %). Chez 3 sujets sur 44 (6,82 %), les lésions/vaisseaux n’ont pas pu être rehaussés.
- Délimitation des lésions/vaisseaux : la délimitation de chaque lésion ou vaisseau selon les images d’IRM obtenues sans injection de produit de contraste et les images d’IRM réunies a été évaluée sur une échelle de quatre points. Elle a été plus souvent qualifiée de bonne ou excellente dans les images d’IRM réunies (43 sujets sur 44 [97,72 %]) que dans les images d’IRM obtenues sans injection de produit de contraste (33 sujets sur 44 [75,00 %]), indépendamment de la région du corps.
- Visualisation de la morphologie interne des lésions : les données ont été évaluées sur une échelle de trois points. Globalement, la caractérisation des lésions a été la meilleure (soit bonne) chez 43 sujets sur 44 (97,73 %) selon les images d’IRM réunies et chez 27 sujets sur 44 (61,36 %) quand on n’utilisait que les images d’IRM obtenues sans injection de produit de contraste.
- Diagnostic, modification du diagnostic, confiance dans le diagnostic et amélioration du diagnostic par les images obtenues avec injection de produit de contraste : chez 24 sujets sur 44 (54,55 %), le diagnostic initial fondé uniquement sur l’IRM sans produit de contraste gagnait en précision quand on s’appuyait sur les images d’IRM réunies. La confiance dans le diagnostic, évaluée sur une échelle de trois points, était plus grande quand le diagnostic s’appuyait sur les images d’IRM réunies (43 sujets sur 44 [97,73 %]) que quand il s’appuyait uniquement sur les images d’IRM obtenues sans produit de contraste (38 sujets sur 44 [86,37 %]). Chez 12 sujets sur 44, on a signalé un changement entre l’évaluation des images réunies et le diagnostic final. Dans la plupart des cas où il y avait un changement entre l’évaluation des images réunies et le diagnostic final, le résultat de l’évaluation par l’IRM était « aucune lésion/normal », mais il y avait un diagnostic clinique final défini différent correspondant à une IRM normale. Le diagnostic final était fondé sur toutes les données cliniques disponibles pour un sujet donné, dont celles des divers examens d’imagerie (IRM et autres), des examens biochimiques, du bilan biologique et de l’examen clinique.
Tableau 16 ‒ Sommaire des données démographiques chez les enfants inscrits aux études cliniques
| Numéro de l’étude | Plan | Posologie, voie d’administration et durée | Sujets (n = nombre) | Âge moyen (tranche d’âge) | Sexe |
91741 91741 91741 91741 91741 91741 | Étude multicentrique, ouverte et prospective avec répartition aléatoire pour ce qui est de l’horaire des prélèvements sanguins pour l’évaluation des paramètres pharmacocinétiques du gadobutrol Étude multicentrique, ouverte et prospective avec répartition aléatoire pour ce qui est de l’horaire des prélèvements sanguins pour l’évaluation des paramètres pharmacocinétiques du gadobutrol Étude multicentrique, ouverte et prospective avec répartition aléatoire pour ce qui est de l’horaire des prélèvements sanguins pour l’évaluation des paramètres pharmacocinétiques du gadobutrol Étude multicentrique, ouverte et prospective avec répartition aléatoire pour ce qui est de l’horaire des prélèvements sanguins pour l’évaluation des paramètres pharmacocinétiques du gadobutrol Étude multicentrique, ouverte et prospective avec répartition aléatoire pour ce qui est de l’horaire des prélèvements sanguins pour l’évaluation des paramètres pharmacocinétiques du gadobutrol Étude multicentrique, ouverte et prospective avec répartition aléatoire pour ce qui est de l’horaire des prélèvements sanguins pour l’évaluation des paramètres pharmacocinétiques du gadobutrol | Injection par voie intraveineuse d’une seule dose de 0,1 mmol/kg de poids corporel Injection par voie intraveineuse d’une seule dose de 0,1 mmol/kg de poids corporel Injection par voie intraveineuse d’une seule dose de 0,1 mmol/kg de poids corporel Injection par voie intraveineuse d’une seule dose de 0,1 mmol/kg de poids corporel Injection par voie intraveineuse d’une seule dose de 0,1 mmol/kg de poids corporel Injection par voie intraveineuse d’une seule dose de 0,1 mmol/kg de poids corporel | Total | ||
| n = 44 | 8,8 mois (0,2 à 23 mois) | Garçons : 26 Filles : 18 | |||
| Patients de moins de 2 mois | |||||
| n = 9 | 0,9 mois (0,2 à 1,9 mois) | Garçons : 6 Filles : 3 | |||
| Patients de 2 mois à moins de 2 ans | |||||
| n = 35 | 10,8 mois (2 à 23 mois) | Garçons : 20 Filles : 15 | |||
| 310788 | Étude multicentrique ouverte | Injection par voie intraveineuse d’une seule dose de 0,1 mmol/kg de poids corporel | n = 138 | 9,2 ans (2 à 17 ans) | Garçons : 85 Filles : 53 |
Tableau 17 ‒ Patients aiguillés en fonction de la région du corps
| Région du corps | Injection de gadobutrol N = 44 (100 %) |
| Vaisseau sanguin | 1 (2,3 %) |
| Cerveau | 19 (43,2 %) |
| Poitrine/thorax | 3 (6,8 %) |
| Tête/cou | 7 (15,9 %) |
| Appareil locomoteur | 1 (2,3 %) |
| Région pelvienne | 1 (2,3 %) |
| Région rétropéritonéale | 7 (15,9 %) |
| Colonne vertébrale | 5 (11,4 %) |
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Selon des données non cliniques issues d’études classiques de la toxicité générale, de la génotoxicité et de la sensibilisation par contact, il n’y a pas de risque particulier chez l’humain. Les études sur la toxicité d’une et de plusieurs doses chez des rats nouveau-nés et de jeunes rats ne laissent pas croire que l’utilisation du médicament pose un risque particulier chez les enfants de tout âge, dont les nouveau-nés à terme; on a toutefois observé une augmentation du nombre de microglies dans le cerveau de jeunes rats (de 4 jours) après l’administration d’une seule dose élevée de gadobutrol. En raison de l’incertitude entourant la perméabilité de la barrière hémato-encéphalique chez les nouveau-nés à terme, on n’est pas certain de la portée clinique de cette observation.
De récentes études sur des rats en bonne santé qui avaient reçu plusieurs injections de PCBG linéaires ou macrocycliques ont démontré que les produits linéaires étaient associés à une hyperintensité progressive et persistante du signal à l’IRM pondérée en T1 dans les noyaux cérébelleux profonds (NCP). On n’a pas observé d’intensification du signal dans le globus pallidus (GP) chez les animaux. Les PCBG macrocycliques n’ont pas modifié l’intensité du signal dans les NCP ni dans le GP.
Les résultats quantitatifs obtenus au moyen de la spectrométrie de masse ont démontré que les concentrations totales de gadolinium étaient beaucoup plus fortes avec les PCBG linéaires qu’avec les PCBG macrocycliques. Au cours de ces études, on n’a pas observé de modifications anormales du comportement évoquant une neurotoxicité.
Toxicité aiguë
Des études de toxicité aiguë ont été menées sur l’administration d’une seule dose de gadobutrol par voie intraveineuse à des souris, des rats et des chiens, ainsi que par voie orale à des souris et des rats. Le tableau ci-dessous présente les DL50 approximatives du gadobutrol administré par voies intraveineuse et orale à des animaux de ces espèces.
| Espèce et souche | Voie d’administration | DL50 (mmol/kg) |
Souris Han:NMRI (SPF) | i.v. orale | > 25 > 25 |
Rat Han:Wistar (SPF) | i.v. orale | > 20 > 20 |
Rat Han:Wistar (SPF) (rats à peine sevrés) | i.v. | > 15 |
| Chien Beagle | i.v. | > 6 |
Toxicité subchronique
Des études de toxicité subchronique de jusqu’à quatre semaines ont été effectuées chez des rats et des chiens avec des doses de gadobutrol allant jusqu’à 5 et 2,5 mmol/kg/jour, respectivement.
Au cours de l’étude chez le rat, des doses de 1, 2,5 et 5 mmol/kg ont été administrées par voie intraveineuse cinq jours par semaine pendant environ quatre semaines à des groupes de dix mâles et de dix femelles. De plus, on a administré de la même façon une dose de 5 mmol/kg à 20 mâles, puis on les a laissés récupérer pendant huit semaines avant de les autopsier pour étudier la réversibilité de tout changement. Après quatre semaines de traitement (total de 16 à 18 doses), il y avait une augmentation proportionnelle à la dose du poids des reins. De plus, tous les animaux traités présentaient une vacuolisation proportionnelle à la dose de l’épithélium des tubules rénaux proximaux et il n’y avait de ce point de vue pas de différence entre les mâles et les femelles. Une vacuolisation des cellules de l’épithélium tubulaire a été observée chez 18 des 20 animaux du groupe qu’on avait laissé récupérer, mais elle était moins marquée, ce qui indique que la réversibilité des lésions était incomplète. Dans ce groupe, il y avait en outre une augmentation du poids des reins.
Chez le chien, des groupes de trois mâles et de trois femelles ont reçu par voie intraveineuse des doses de 0,25, 1 et 2,5 mmol/kg cinq jours par semaine pendant quatre semaines. Dans les groupes ayant reçu la dose moyenne et la plus forte dose, on a observé une vacuolisation légère ou modérée de l’épithélium des tubes contournés proximaux.
Cancérogénicité
Le pouvoir cancérogène de GADOVIST 1.0 (gadobutrol injectable) n’a fait l’objet d’aucune étude animale à long terme.
Génotoxicité
Le gadobutrol n’a pas eu d’effet mutagène au cours du test de mutagénicité Salmonella/microsome d’Ames ni du test de mutagénicité bactérienne sur Escherichia coli, ni en présence ni en l’absence d’activation métabolique. Le gadobutrol n’a pas non plus semblé produire de mutations géniques ni d’aberrations chromosomiques dans des cellules de mammifères ni de lésions chromosomiques selon le test du micronoyau chez la souris.
Toxicologie pour la reproduction et le développement
Au cours d’études de toxicologie de la reproduction, l’administration de plusieurs doses par voie intraveineuse a causé un retard du développement embryonnaire chez le rat et le lapin, et une augmentation de l’embryolétalité chez le rat, le lapin et le singe à des doses de 8 à 16 fois (selon la surface corporelle) ou de 25 à 50 fois (selon le poids corporel) plus élevées que la dose diagnostique chez l’humain. On ne sait pas si une seule dose peut produire ces effets.
Une étude sur l’effet du gadobutrol sur la fertilité et la performance de reproduction générale de rats n’a mis en évidence aucun effet toxique à la plus forte dose administrée par voie intraveineuse, soit 2,5 mmol/kg. Au cours d’une étude sur les effets embryotoxiques et tératogènes du gadobutrol chez le rat, on n’a observé aucun effet lié au composé à des doses de 0,5 et de 1,5 mmol/kg administrées par voie intraveineuse. À la forte dose de 5 mmol/kg, le gadobutrol a causé de légers effets embryotoxiques et a légèrement retardé l’ossification du squelette des fœtus de la génération F1. Outre ces observations, il n’y a pas eu de signes de toxicité pour les mères ni de tératogénicité. Le développement postnatal et la performance de reproduction de la génération F1 n’ont pas été altérés par l’exposition prénatale au gadobutrol.
Des doses de gadobutrol de 0,5, 1,5 et 5 mmol/kg administrées par voie intraveineuse à des lapines du 6e au 18e jour de la gestation n’ont pas eu d’effets tératogènes. Une légère augmentation de l’incidence des avortements a été observée à la dose de 5 mmol/kg, ce qui indique que cette dose était toxique pour les mères.
Chez des guenons, l’administration intraveineuse de doses de 0,75 et 2,5 mmol/kg du 20e au 50e jour de la gestation n’a pas causé d’effet tératogène ni été toxique pour les mères, mais, à la plus forte dose, il y a eu une augmentation liée au composé de l’incidence des avortements et des morts embryonnaires pendant la période de traitement.
Pendant l’organogenèse, l’administration de plusieurs doses de gadobutrol pouvant atteindre jusqu’à deux (rat et singe) et cinq fois (lapin) la dose unique recommandée chez l’humain selon la surface corporelle, et jusqu’à six (singe) et quinze fois (rat et lapin) la dose unique recommandée chez l’humain selon le poids corporel n’a pas été embryotoxique.
Le gadobutrol n’a pas été tératogène chez le rat, le lapin et le singe, même quand il était administré plusieurs fois pendant l’organogenèse à des doses pouvant atteindre jusqu’à 8 à 32 fois (selon la surface corporelle) ou 25 à 100 fois (selon le poids corporel) la dose diagnostique chez l’humain.
Le gadobutrol a été étudié chez la souris dans le but d’évaluer ses effets possibles (à la dose de 0,6, de 1,2 ou de 2,5 mmol/kg/jour) sur la descendance F1 de souris femelles Crl:CD1(ICR) de la génération F0 après une exposition maternelle à compter de l’implantation et durant toute la période fœtale par l’intermédiaire d’une injection intraveineuse en bolus administrée entre le 6e et le 18e jour de gestation. Les observations, notamment les épreuves d’apprentissage et de mémoire, se sont poursuivies jusqu’à la maturité sexuelle des souris de la génération F1 au jour 70 après la naissance. En conclusion, l’administration du gadobutrol a été bien tolérée jusqu’à la dose la plus élevée. Par conséquent, la dose sans effet nocif observé (DSENO) en ce qui concerne la toxicité générale et chez la mère de même que sur le développement était de 2,5 mmol/kg/jour, ce qui correspond à 25 fois la dose diagnostique recommandée par jour (soit un total de 325 fois la dose de Gd par rapport à la dose diagnostique unique). À la DSENO administrée chez les souris femelles de la génération F0, l’exposition générale au gadolinium à la fin du traitement (jour de gestation 17) était de 14,6 mmol/L (Cmax) et de 12,3 h*mmol/L (ASC0-t). Chez les souris de la génération F1, l’exposition générale la plus élevée a été observée au jour 1 après la naissance (2,49 µmol/L chez les mâles et 2,15 µmol/L chez les femelles), indiquant un certain passage placentaire du gadobutrol aux descendants F1. Les concentrations de gadolinium correspondantes dans le cerveau étaient de 16,1 nmol/g chez les mâles et de 12,2 nmol/g chez les femelles au jour 1 après la naissance, et elles n’ont eu aucun effet sur le développement du cerveau ni sur les paramètres fonctionnels comme le comportement, l’apprentissage et la mémoire. Chez les souris de la génération F1, le Gd avait été éliminé des tissus ayant fait l’objet de l’étude dans les 70 jours après la naissance.
Toxicologie particulière
Au cours d’études de tolérance locale sur des rats, des lapins et des chiens ayant reçu une seule dose par voie intraveineuse ou intra-artérielle, le gadobutrol n’a pas eu d’effets indésirables locaux, sauf pour une rougeur légère ou modérée et une légère enflure de la veine auriculaire congestionnée et non congestionnée du lapin observées après l’injection de la dose de 1,0 mmol/ml. Une irritation légère ou modérée est survenue après une seule injection paraveineuse de la même dose chez les lapins, tandis que la plus faible dose (0,5 mmol/ml) n’a pas eu d’effet. Chez les lapins, une seule injection intramusculaire de la plus forte dose de gadobutrol n’a pas causé d’irritation locale ni de lésions tissulaires différentes de celles causées par l’injection d’une solution de chlorure de sodium isotonique.
Le gadobutrol n’a pas causé de sensibilisation par contact chez le cobaye (test d’optimisation).
Pharmacologie détaillée
Études in vitro
Les tests in vitro s’appuyant sur la dialyse et l’ultrafiltration à l’état d’équilibre ont montré que la liaison aux protéines plasmatiques humaines du gadobutrol n’était pas significative. L’augmentation des concentrations de gadobutrol n’a pas causé d’activation significative du complément sérique, la valeur I50 (50 % de l’activation du complément) ayant été de 316 mmol/L. La valeur I50 pour l’inhibition de l’hémolyse (50 % de l’hémolyse) a été de 23 mmol/L. La concentration à laquelle on obtenait 50 % de l’inhibition du lysozyme a été de plus de 300 mmol/L, et la concentration à laquelle le gadobutrol a causé 50 % de la libération de l’histamine par les mastocytes a été de plus de 250 mmol/L. L’effet du gadobutrol sur la morphologie des érythrocytes a été étudié in vitro à des concentrations de 14, 34 et 71 mmol/L de Gd. Les modifications de la morphologie des érythrocytes produites par le gadobutrol ont été plus importantes que celles causées par du sang non traité ou un mélange sang-solution salée, mais nettement moins importantes que celles causées par des concentrations semblables de gadopentétate de diméglumine.
On a mené des études in vitro pour déterminer les effets possibles du gadobutrol sur le cœur. Au cours d’une étude, on a évalué l’effet sur le canal potassique humain HERG de 10 mmol/L, 30 mmol/L et 100 mmol/L de gadobutrol, ainsi que d’autres produits de contraste à base de gadolinium utilisés pour les examens d’IRM (OMNISCAN®, PROHANCE®) et d’un produit de contraste radiographique non ionique ayant une osmolalité comparable (IMERON® 400) dans des cellules d’ovaire de hamster chinois transfectées avec le canal HERG. Les courants potassiques enregistrés en configuration cellule entière ont été évalués par la technique du patch clamp : le gadobutrol et les autres composés n’ont que légèrement inhibé l’amplitude du courant médiée par le canal HERG, le seuil ayant été d’environ 30 mmol/L. On a observé d’importants effets à 100 mmol/L (réduction d’environ 40 %). Les effets ont été irréversibles pendant la période d’élimination. Une autre étude a porté sur l’effet possible du gadobutrol sur le potentiel d’action cardiaque dans le muscle papillaire isolé des cobayes. Les paramètres examinés étaient la durée du potentiel d’action à une repolarisation de 30, 60 et 90 %, le taux maximal d’augmentation du segment ascendant, l’amplitude du segment ascendant et le potentiel de membrane diastolique. Les résultats ont révélé que le gadobutrol ne ralentit pas la repolarisation du potentiel d’action du muscle cardiaque.
Pharmacologie chez l’animal
Pharmacodynamie
Les effets de l’administration intraveineuse d’une dose unique de 2 mmol/kg de gadobutrol sur la fonction rénale ont été évalués chez le lapin. Il n’y a pas eu d’effet sur la transaminase glutamino-oxalacétique sérique, la transaminase glutamo-pyruvique sérique, la gamma-glutamyltransférase sérique, l’azote uréique du sang ni la créatinine. Le débit urinaire était plus élevé deux heures après l’administration de la dose, mais il n’y a pas eu d’effet sur l’élimination des protéines, la N-acétyl-β-D-glucosaminidase, la gamma-glutamyltransférase ni la lacticodéshydrogénase, et aucun érythrocyte n’a été observé dans l’urine. De plus, l’examen histologique des reins n’a révélé aucune anomalie.
Les effets hémodynamiques du gadobutrol après l’administration intraveineuse de doses de 0,25 et 1,25 mmol/kg ont été étudiés chez le chien. Le gadobutrol a produit une augmentation proportionnelle à la dose de la pression sanguine et de la contractilité myocardique par rapport à un groupe témoin ayant reçu une solution salée. À la dose de 0,25 mmol/kg, l’augmentation des deux valeurs a été d’environ 5 %, tandis qu’à la dose de 1,25 mmol/kg, la pression sanguine et la contractilité myocardique ont augmenté de 10 et 16 %, respectivement. Les augmentations ont été de courte durée, soit d’environ 10 à 15 minutes.
Au cours d’une autre étude, les effets possibles du gadobutrol administré par voie intraveineuse sur la pression artérielle, la fréquence cardiaque et l’ECG en dérivation II ont été étudiés chez des chiens conscients recevant l’excipient le jour 1, puis des doses de 0,1, 0,5 et 2,5 mmol/kg les jours 2, 6 et 9, respectivement. Il n’y a pas eu d’effets sur le comportement après l’administration de l’excipient ni des doses de gadobutrol de 0,1 ou 0,5 mmol/kg de poids corporel. À la plus forte dose (2,5 mmol/kg), deux chiens sur quatre ont présenté des haut-le-cœur et un chien a vomi une fois. L’administration intraveineuse de doses de gadobutrol de 0,1, 0,5 et 2,5 mmol/kg n’a pas eu d’effet marqué sur la pression artérielle (systolique, diastolique) par rapport à celle de l’excipient. Le gadobutrol a causé une légère augmentation passagère de la fréquence cardiaque aux doses de 0,1 et 0,5 mmol/kg et, à la dose de 2,5 mmol/kg, l’augmentation a été plus soutenue et plus marquée.
Au cours d’une étude distincte, les effets du gadobutrol sur la fréquence respiratoire, la pression sanguine, la fréquence cardiaque, le débit sanguin et l’électrocardiogramme ont été évalués chez le lapin à des doses intraveineuses de 0,15, 0,5 et 1,5 mmol/kg. Aux doses de 0,5 et 1,5 mmol/kg, le gadobutrol a réduit la fréquence cardiaque et augmenté le débit sanguin de façon proportionnelle à la dose. De plus, la dose de 1,5 mmol/kg de gadobutrol a causé une légère augmentation de la fréquence respiratoire. La pression sanguine a légèrement augmenté immédiatement après l’injection de la dose de 0,5 mmol/kg, mais pas après l’injection de la dose de 1,5 mmol/kg. Il y a eu une augmentation proportionnelle à la dose de l’amplitude du complexe QRS aux doses de 0,5 et 1,5 mmol/kg, et une diminution de l’amplitude de l’onde P à la dose de 1,5 mmol/kg.
La tolérance nerveuse au gadobutrol a été étudiée chez le rat après l’injection intracisternale de 8, 24, 40 ou 72 µmol/kg. Le gadobutrol a entraîné des déficits neurofonctionnels, comme une perte de la coordination motrice et des crampes épileptogènes, la DE50 ayant été de 17,8 µmol/kg.
L’effet du gadobutrol sur le temps de saignement a été étudié chez le rat à des doses intraveineuses de 0,1 et 0,5 mmol/kg. Le gadobutrol et le gadopentétate de diméglumine ont tous les deux allongé le temps de saignement, mais le gadobutrol l’a beaucoup moins allongé que le gadopentétate de diméglumine.
Le rehaussement du contraste des images de tumeurs intramusculaires produit par des doses de gadobutrol de 0,1, 0,3 et 0,5 mmol/kg a été étudié chez le rat. L’augmentation de l’intensité du signal émis par les tumeurs a nettement été proportionnelle à la dose, bien que la différence d’intensité du signal ait été légèrement plus grande entre les doses de 0,1 et 0,3 mmol/kg qu’entre celles de 0,3 et 0,5 mmol/kg. Au cours d’une autre étude, on a obtenu un meilleur rehaussement du contraste des images des infarctus cérébraux chez le rat à la dose de 0,3 mmol/kg qu’à la dose de 0,1 mmol/kg. Le rehaussement du contraste a aussi été meilleur à la dose de 0,3 que de 0,1 mmol/kg pour ce qui est des tumeurs cérébrales, hépatiques et intramusculaires chez le rat.
Pharmacocinétique
On a administré du gadobutrol par voie orale et/ou intramusculaire chez le rat, le lapin et le chien pour étudier l’absorption, la distribution, le métabolisme et l’élimination.
Le gadobutrol a été distribué dans l’ensemble de l’espace extracellulaire et surtout été éliminé par filtration glomérulaire. Après l’administration par voie orale ou intraduodénale, le gadobutrol a été mal absorbé et, après l’administration sous-cutanée, il a surtout été éliminé par le rein.
Après l’administration intraveineuse à des rats et des rates, le gadobutrol a été rapidement distribué dans l’ensemble de l’espace extracellulaire, sauf dans le cerveau et la moelle épinière, ce qui démontre que le gadobutrol ne traverse pas la barrière hémato-encéphalique si elle est intacte. La radioactivité a surtout été retrouvée dans le rein, principal organe d’élimination du gadobutrol. Rien n’a indiqué qu’il y avait une rétention à long terme du gadolinium chez le rat. Après l’administration d’une dose de 0,5 mmol/kg à des rates en lactation, 0,01 % de la dose a été retrouvée dans l’estomac des nouveau-nés trois heures après l’injection. La concentration dans le sang des nouveau-nés trois heures après l’injection correspondait à 0,01 % de celle dans le sang de la mère dix minutes après l’injection, ce qui indique que peu de gadobutrol passe dans le lait et que très peu passe dans le sang des nouveau-nés. Des études sur des rates et des lapines gravides indiquent aussi que le gadobutrol ne traverse pas la barrière placentaire.
La chromatographie liquide à haute performance n’a pas mis en évidence de métabolites du gadobutrol dans l’urine de rats et de chiens qui avaient reçu une injection intraveineuse.
Il n’y a pas eu de différence significative entre les doses de 0,25 et 2,5 mmol/kg de gadobutrol administrées par voie intraveineuse à des rats pour ce qui est des demi-vies plasmatique et urinaire et de l’ASC, ce qui indique que la pharmacocinétique est proportionnelle à la dose. La demi-vie d’élimination terminale (déterminée selon des mesures sanguines ou urinaires) a été d’environ 13 à 18 minutes et la clairance sanguine totale a été de 12 à 17 ml/min•kg pour la gamme des doses étudiées (0,1 à 2,5 mmol/kg). L’élimination rénale, principale voie d’élimination, est indépendante de la dose et se fait surtout par filtration glomérulaire. Chez des chiens, la pharmacocinétique du gadobutrol a été proportionnelle à la dose et le gadobutrol a été presque exclusivement éliminé par voie rénale sous forme non métabolisée.
Après l’administration par voie orale, intraduodénale ou sous-cutanée, très peu du gadobutrol a été absorbé par le tractus gastro-intestinal, et il n’y a presque pas eu d’excrétion biliaire ou de recirculation entérohépatique.
On a démontré que chez le rat, le gadobutrol ne traverse pas la barrière hémato-encéphalique si elle est intacte et que chez le lapin, le passage transplacentaire est négligeable, seulement 0,01 % de la dose administrée étant retrouvée chez les fœtus. Chez des rates en lactation, moins de 0,1 % de la dose totale administrée a été retrouvée dans le lait. On n’a pas observé de circulation entérohépatique. Chez le rat, après l’administration par voie orale, on a constaté que l’absorption était très faible, ayant été d’environ 5 % selon la fraction de la dose éliminée dans l’urine.