


Monographie de produit - Primovist
1 Indications
PRIMOVIST (gadoxétate disodique injectable) est un produit de contraste à base de gadolinium indiqué pour :
- l’injection par voie intraveineuse pour l’imagerie par résonance magnétique (IRM) pondérée en T1 visant à déceler et à caractériser les lésions hépatiques focales confirmées ou soupçonnées chez les adultes.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
1.2 Gériatrie
Personnes âgées (65 ans et plus) : Il n’y a pas eu de différences globales entre ces sujets et les sujets plus jeunes pour ce qui est de l’innocuité et de l’efficacité et, selon d’autres expériences cliniques, la réponse est la même chez les personnes âgées et les personnes plus jeunes.
Toutefois, les personnes âgées peuvent être particulièrement exposées à la fibrose systémique néphrogénique (FSN) parce que leurs reins éliminent moins bien le gadolinium de l’organisme (voir 3 Encadré sur les mises en garde et précautions importantes; et 7 Mises en garde et précautions, Généralités).
2 Contre-indications
- Le gadoxétate disodique est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de sa présentation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
3 Encadré sur les mises en garde et précautions importantes
Fibrose systémique néphrogénique (FSN)
Les produits de contraste à base de gadolinium (PCBG) accroissent le risque de FSN chez les patients atteints :
- d’insuffisance rénale grave chronique (filtration glomérulaire < 30 ml/min/1,73 m2); ou
- d’insuffisance rénale aiguë/de lésion rénale aiguë.
Chez ces patients, il faut éviter d’utiliser des PCBG, à moins que l’information diagnostique soit essentielle et ne puisse être obtenue par l’imagerie par résonance magnétique (IRM) sans produit de contraste. La FSN peut entraîner une fibrose systémique mortelle ou invalidante touchant la peau, les muscles et les organes internes. Il faut procéder au dépistage d’un dysfonctionnement rénal chez tous les patients en se fondant sur l’anamnèse et/ou sur des examens de laboratoire. Quand on administre un PCBG, il ne faut pas dépasser la dose recommandée (voir 4 Posologie et administration) ni en administrer de nouveau avant que l’organisme ait eu le temps de l’éliminer (voir 7 Mises en garde et précautions, Généralités, Appareil cutané et Fonction rénale; et 8.5 Effets indésirables observés après la commercialisation).
NON DESTINÉ À L’ADMINISTRATION INTRATHÉCALE
L’administration de PCBG par voie intrathécale peut entraîner des réactions graves, menaçant le pronostic vital ou mortelles. PRIMOVIST n’est pas approuvé pour l’administration intrathécale (voir 7 Mises en garde et précautions – Risques associés à l’administration intrathécale).
4 Posologie et administration
4.1 Considérations posologiques
- PRIMOVIST est destiné à l’injection intraveineuse.
- Utiliser la plus faible dose efficace.
- Après l’injection, le patient doit être surveillé de près pendant au moins 30 minutes, car l’expérience de l’administration des produits de contraste montre que la majorité des effets indésirables surviennent dans ce délai.
PRIMOVIST n’est pas recommandé chez les enfants et adolescents de moins de 18 ans, car on n’a pas de données sur son innocuité et son efficacité chez eux.
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de PRIMOVIST est de 0,1 ml/kg de poids corporel (ce qui équivaut à
0,025 mmol/kg de poids corporel).
- L’innocuité de l’administration de plusieurs doses n’a pas été étudiée à fond chez l’humain. C’est au médecin de décider s’il est nécessaire et s’il convient d’effectuer des examens séquentiels. La prudence s’impose, car il doit y avoir un intervalle convenable entre les injections pour permettre l’élimination normale de PRIMOVIST de l’organisme.
Imagerie
Les lésions hépatiques sont décelées et caractérisées au moyen d’images obtenues par résonance magnétique avant et après l’injection de PRIMOVIST pendant les phases dynamiques de l’imagerie et la phase d’imagerie des hépatocytes. Pendant les phases dynamiques de l’imagerie, on utilise le rehaussement temporel et le schéma d’élimination de PRIMOVIST dans les vaisseaux pour évaluer les lésions.
Les lésions sont aussi évaluées pendant une phase d’imagerie des hépatocytes en fonction du schéma d’accumulation de PRIMOVIST dans les hépatocytes. Le rehaussement du parenchyme hépatique pendant cette phase contribue à la détermination du nombre, de la distribution segmentaire, de la visualisation et de la délimitation des lésions hépatiques, ce qui améliore la détection des lésions.
Effectuer un examen d’IRM avant l’injection du produit de contraste, injecter PRIMOVIST et commencer l’imagerie dynamique environ 15 à 25 secondes après la fin de l’injection. L’imagerie dynamique comporte les phases artérielle, veineuse portale (environ 60 secondes après l’injection) et d’équilibre sanguin (environ 120 secondes après l’injection). Amorcer la phase d’imagerie des hépatocytes environ 20 minutes après l’injection. Selon deux études cliniques, les résultats en matière d’efficacité diagnostique et technique sont légèrement meilleurs 20 minutes plutôt que 10 minutes après l’injection. L’imagerie des hépatocytes peut être effectuée jusqu’à 120 minutes après l’injection. Les taux élevés de bilirubine (> 3 mg/dl) ou de ferritine intrinsèques peuvent réduire le contraste hépatique produit par PRIMOVIST. Ne pas effectuer l’examen d’IRM plus de 60 minutes après l’administration de PRIMOVIST chez les patients dont les taux de bilirubine ou de ferritine sont élevés ou qui sont hémodialysés (voir 7.1 Populations particulières; et 9 Interactions médicamenteuses).
Règle générale, PRIMOVIST ne s’accumule pas dans les lésions où la fonction des hépatocytes est minime ou nulle (kystes, métastases et majorité des carcinomes hépatocellulaires). Comme un carcinome hépatocellulaire bien différencié peut contenir des hépatocytes fonctionnels, il peut y avoir un certain rehaussement du contraste dans un tel carcinome pendant la phase d’imagerie des hépatocytes. Il faut donc d’autres données cliniques pour corroborer un diagnostic de carcinome hépatocellulaire.
Enfants et adolescents
Santé Canada n’a pas autorisé d’indication chez les enfants et les adolescents.
Personnes âgées (65 ans et plus)
Aucune modification de la posologie n’est nécessaire. Au cours des études cliniques, il n’y a pas eu de différences globales pour ce qui est de l’innocuité et de l’efficacité entre les patients de 65 ans et plus et les patients plus jeunes et, selon d’autres expériences cliniques, il n’y a pas de différences entre les patients âgés et les patients plus jeunes.
PRIMOVIST doit être administré avec prudence chez les personnes âgées, car elles sont plus susceptibles de présenter une insuffisance hépatique, rénale ou cardiaque, de souffrir d’une maladie concomitante ou de prendre d’autres médicaments (voir 7.1.4 Personnes âgées; et 10 Pharmacologie clinique, Populations et états pathologiques particuliers).
Insuffisance hépatique
Aucune modification de la posologie n’est nécessaire. Au cours des études cliniques, il n’y a pas eu de différences globales pour ce qui est de l’innocuité et de l’efficacité entre les insuffisants hépatiques et les sujets exempts d’insuffisance hépatique et, selon d’autres expériences cliniques, il n’y a pas de différences entre les insuffisants hépatiques et les sujets exempts d’insuffisance hépatique. Chez les patients dont le taux de bilirubine sérique est anormalement élevé (> 3 mg/dl), on a observé une réduction du contraste hépatique. Si PRIMOVIST est utilisé chez de tels patients, il faut effectuer l’examen d’imagerie par résonance magnétique dans les 60 minutes suivant l’administration de PRIMOVIST (10 Pharmacologie clinique).
L’insuffisance hépatique grave peut réduire le contraste produit par PRIMOVIST (voir 7.1.5 Insuffisance hépatique; et 10 Pharmacologie clinique, Populations et états pathologiques particuliers).
Insuffisance rénale
PRIMOVIST ne doit être administré qu’après une évaluation minutieuse des bienfaits et des risques chez les patients atteints d’insuffisance rénale grave (filtration glomérulaire < 30 ml/min/1,73 m2) ou d’insuffisance rénale aiguë/de lésions rénales aiguës (voir 7 Mises en garde et précautions, Appareil cutané, Fibrose systémique néphrogénique (FSN); et 7 Mises en garde et précautions, Fonction rénale).
Au cours des études cliniques, il n’y a pas eu de différences globales pour ce qui est de l’innocuité et de l’efficacité entre les patients atteints d’insuffisance rénale légère ou modérée et les patients dont la fonction rénale était normale (voir 10 Pharmacologie clinique, Populations et états pathologiques particuliers). L’élimination du gadoxétate disodique est plus longue chez les patients qui présentent une insuffisance rénale. Il n’est pas nécessaire de modifier la posologie pour obtenir des images utiles sur le plan diagnostique. Chez les patients présentant une insuffisance rénale terminale, la réduction du contraste hépatique observée a été attribuée à des taux élevés de ferritine sérique. Si PRIMOVIST est utilisé chez de tels patients, il faut effectuer l’examen d’imagerie par résonance magnétique dans les 60 minutes suivant l’administration de PRIMOVIST (10 Pharmacologie clinique).
Comme on ne connaît pas l’importance du risque de FSN chez les patients atteints d’insuffisance rénale légère ou modérée ou dont la fonction rénale est normale, si risque il y a, il est préférable de faire preuve de prudence et d’administrer la plus faible dose possible du PCBG.
4.4 Administration
PRIMOVIST est une solution prête à l’emploi. Avant l’administration, examiner la solution pour s’assurer qu’elle ne contient pas de particules et qu’elle n’a pas changé de couleur. Ne pas utiliser la solution si elle a changé de couleur ou contient des particules, ni si le flacon est endommagé. Ne pas mélanger PRIMOVIST à d’autres médicaments. Le flacon est à usage unique et son bouchon ne doit être perforé qu’au moment de l’emploi.
Il ne faut pas retirer plus d’une dose d’un même flacon de solution PRIMOVIST. Le bouchon de caoutchouc ne doit pas être perforé plus d’une fois. La solution PRIMOVIST ne doit pas être diluée. Injecter la solution sous forme de bolus intraveineux à une vitesse d’environ 2 ml/seconde au moyen d’une aiguille de gros calibre ou d’une sonde à demeure. Après l’injection, rincer la canule intraveineuse avec un soluté physiologique. Jeter le flacon de solution PRIMOVIST, même s’il n’est pas vide.
4.5 Dose oubliée
Sans objet
5 Surdose
La dose maximale étudiée pour l’IRM a été de 0,4 ml/kg (0,1 mmol/kg) de poids corporel et a été tolérée de façon semblable aux doses inférieures. Une dose de 2,0 ml/kg (500 µmol/kg) de poids corporel a été étudiée chez un nombre limité de patients au cours d’études cliniques; chez ces patients, les effets indésirables ont été plus courants, mais aucun nouvel effet indésirable n’a été observé. Comme aucun cas de surdosage n’a été signalé au cours de l’utilisation clinique, les signes et symptômes de surdosage n’ont pas été caractérisés. En raison du faible volume (maximum de 10 ml) et de la très faible vitesse d’absorption gastro-intestinale de PRIMOVIST, et à la lumière des données sur la toxicité aiguë, il est extrêmement peu probable qu’un empoisonnement résulte de l’ingestion accidentelle du produit de contraste.
Si une dose excessive est administrée par inadvertance à un patient dont les fonctions rénale et/ou hépatique sont gravement altérées, PRIMOVIST peut être éliminé par hémodialyse.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 : Formes posologiques, teneurs et composition
Voie d’administration | Forme posologique/teneur/ composition | Ingrédients non médicinaux |
| intraveineuse | solution à 181,43 mg/ml gadoxétate disodique injectable (0,25 mmol/ml) | acide chlorhydrique, caloxétate trisodique, eau pour préparations injectables, hydroxyde de sodium, trométamol |
PRIMOVIST est une solution aqueuse limpide, incolore ou jaune pâle, stérile et apyrogène contenant 181,43 mg/ml (0,25 mmol/ml) de gadoxétate disodique, du caloxétate trisodique, du trométamol et de l’eau pour préparations injectables. De l’hydroxyde de sodium et/ou de l’acide chlorhydrique sont ajoutés pour ajuster le pH. Il ne contient pas d’agent de conservation.
PRIMOVIST est offert dans un flacon à usage unique de 6 ml qui contient 5 ml de solution ainsi que dans un flacon à usage unique de 10 ml qui contient 7,5 ml ou 10 ml de solution.
7 Mises en garde et précautions
Voir la section 3 Encadré sur les mises en garde et précautions importantes.
Généralités
Les examens d’IRM faisant appel au gadoxétate disodique doivent être effectués par un médecin ayant reçu une formation préalable et possédant une connaissance approfondie de l’examen spécifique à effectuer.
Les règles de sécurité habituelles de l’imagerie par résonance magnétique doivent être observées, par exemple exclusion des porteurs d’un stimulateur cardiaque ou d’un implant ferromagnétique.
Le produit ne doit en aucun cas être administré par voie intramusculaire, car des réactions d’intolérance locale, dont une nécrose focale, pourraient survenir (voir 16 Toxicologie non clinique, Toxicologie particulière).
L’insuffisance rénale ou hépatique grave peut réduire le contraste produit par PRIMOVIST. Chez les patients présentant une insuffisance rénale terminale, la réduction du contraste hépatique observée a été attribuée à des taux élevés de ferritine sérique. Chez les patients dont le taux de bilirubine sérique est anormalement élevé (> 3 mg/dl), on a observé une réduction du contraste hépatique. Si PRIMOVIST est utilisé chez de tels patients, il faut effectuer l’examen d’imagerie par résonance magnétique dans les 60 minutes suivant l’administration de PRIMOVIST.
Avant d’administrer PRIMOVIST, on recommande de procéder au dépistage d’un dysfonctionnement rénal chez tous les patients en se fondant sur l’anamnèse et/ou sur des examens de laboratoire.
Accumulation de gadolinium dans le cerveau
Les données probantes actuelles semblent indiquer qu’il se pourrait que le gadolinium s’accumule dans le cerveau après de multiples doses de PCBG. On a observé une augmentation de l’intensité du signal sur les images du cerveau pondérées en T1 obtenues sans produit de contraste chez des patients ayant une fonction rénale normale qui avaient reçu de multiples doses de PCBG. On a retrouvé du gadolinium dans le tissu cérébral après de multiples doses de PCBG, surtout dans le noyau dentelé et le globus pallidus. Les données probantes semblent indiquer que le risque d’accumulation du gadolinium est plus grand après de multiples doses avec les produits linéaires qu’avec les produits macrocycliques.
PRIMOVIST est un produit destiné aux examens hépatiques qui a une double voie d’élimination unique et dont la dose n’est que de 25 % de celle des produits linéaires à usages multiples, ce qui fait que par rapport à d’autres PCBG linéaires, les concentrations plasmatiques de gadolinium sont significativement plus basses et la charge systémique est moindre.
À l’heure actuelle, on ne connaît pas la portée clinique de l’accumulation de gadolinium dans le cerveau; toutefois, l’accumulation de gadolinium pourrait entraver l’interprétation des clichés d’IRM cérébraux. Pour réduire au minimum les risques associés à l’accumulation de gadolinium dans le cerveau, on recommande d’utiliser la plus faible dose efficace et de procéder à une évaluation minutieuse des avantages et des risques avant d’administrer d’autres doses.
Risques associés à l’administration intrathécale
On a signalé des réactions graves, menaçant le pronostic vital ou mortelles, surtout lorsqu’elles sont de type neurologique (p. ex. coma, encéphalopathie, convulsions), après l’administration intrathécale non homologuée de PCBG. L’administration intrathécale de PRIMOVIST n’est pas approuvée (voir 3 Encadré sur les mises en garde et précautions importantes et 4.1 Considérations posologiques).
Appareil cardiovasculaire
La prudence s’impose quand PRIMOVIST est administré aux patients qui présentent de graves troubles cardiovasculaires, car on a pour le moment peu de données à leur sujet (voir 14 Études cliniques, Effets sur le cœur; et 16 Toxicologie non clinique, Toxicité aiguë).
Système immunitaire
Réactions d’hypersensibilité
Après l’administration de PRIMOVIST, comme après celle d’autres produits de contraste intraveineux, on a dans de très rares cas observé des réactions anaphylactoïdes et anaphylactiques caractérisées par des manifestations cardiovasculaires, respiratoires et cutanées légères, modérées ou graves, dont le choc (voir 8 Effets indésirables).
- Avant d’administrer PRIMOVIST, il faut déterminer si le patient a des antécédents de réaction à un produit de contraste, d’asthme bronchique et/ou de troubles allergiques. Chez ces patients, le risque de réaction d’hypersensibilité à PRIMOVIST peut être plus élevé.
- Comme des réactions d’hypersensibilité peuvent survenir, n’administrer PRIMOVIST que si du personnel ayant la formation voulue, notamment pour la réanimation, peut intervenir rapidement et si on dispose des médicaments nécessaires pour contrer ces réactions.
La plupart des réactions d’hypersensibilité à PRIMOVIST surviennent dans les 30 minutes suivant l’administration. Des réactions différées peuvent survenir (de quelques heures à quelques jours après l’administration). Pendant l’administration de PRIMOVIST et durant au moins 30 minutes après l’injection, voire davantage si la situation clinique l’exige, il faut observer le patient et surveiller l’apparition de signes et de symptômes de réactions d’hypersensibilité.
En cas de réactions d’hypersensibilité, administrer les médicaments habituels.
Les patients traités par un bêta-bloquant qui présentent des réactions d’hypersensibilité pourraient être résistants aux effets du traitement par un bêta-agoniste.
Fonction rénale
L’exposition aux PCBG accroît le risque de FSN chez les patients atteints :
- d’insuffisance rénale grave chronique (filtration glomérulaire < 30 ml/min/1,73 m2); ou
- d’insuffisance rénale aiguë/de lésion rénale aiguë.
Il faut procéder au dépistage d’un dysfonctionnement rénal chez tous les patients en se fondant sur l’anamnèse et/ou sur des examens de laboratoire.
Comme on ne connaît pas l’importance du risque de FSN chez les patients atteints d’insuffisance rénale légère ou modérée ou dont la fonction rénale est normale, si risque il y a, il est préférable de faire preuve de prudence et d’administrer la plus faible dose possible du PCBG.
L’administration de PRIMOVIST est associée à un risque de FSN. PRIMOVIST ne doit donc être administré aux patients atteints d’insuffisance rénale légère ou modérée qu’une fois les risques et les avantages soupesés avec soin.
(Voir 3 Encadré sur les mises en garde et précautions importantes; 7 Mises en garde et précautions, Appareil cutané; et 8.5 Effets indésirables observés après la commercialisation.)
Chez les patients en hémodialyse, le professionnel de la santé peut envisager de procéder rapidement à l’hémodialyse après l’administration d’un PCBG afin d’en accélérer l’élimination (voir 10 Pharmacologie clinique, Populations et états pathologiques particuliers, Insuffisance rénale). Rien ne donne à penser que la mise en route de l’hémodialyse permet de prévenir ou de traiter la FSN.
Appareil cutané
La FSN (fibrose systémique néphrogénique) a été signalée pour la première fois en 1997 et, à ce jour, n’a été observée que chez des patients présentant une néphropathie. La FSN est un trouble systémique dont les effets les plus manifestes sont sur la peau. Les lésions cutanées qui y sont associées sont causées par une fibrose excessive, et leur répartition sur les membres et le tronc est en général symétrique. On observe un épaississement de la peau qui peut entraver la flexion et l’extension des articulations et entraîner des contractures graves. Outre le derme, la fibrose associée à la FSN peut toucher les tissus sous-cutanés, les muscles striés, le diaphragme, la plèvre, le péricarde et le myocarde. La FSN peut être mortelle (voir 3 Encadré sur les mises en garde et précautions importantes; 7 Mises en garde et précautions, Généralités et Fonction rénale; et 8.5 Effets indésirables observés après la commercialisation).
Fibrose systémique néphrogénique (FSN)
Les produits de contraste à base de gadolinium (PCBG) accroissent le risque de FSN chez les patients atteints d’insuffisance rénale grave chronique (filtration glomérulaire < 30 ml/min/1,73 m2) ou d’insuffisance rénale aiguë/de lésion rénale aiguë. Chez ces patients, il faut éviter d’utiliser des PCBG, à moins que l’information diagnostique soit essentielle et ne puisse être obtenue par l’imagerie par résonance magnétique (IRM) sans produit de contraste. Chez les patients en hémodialyse, les professionnels de la santé peuvent envisager de procéder rapidement à l’hémodialyse après l’administration d’un PCBG afin d’en accélérer l’élimination. Rien ne donne à penser que la mise en route de l’hémodialyse permet de prévenir ou de traiter la FSN.
Les facteurs qui pourraient accroître le risque de FSN comprennent l’administration de plusieurs doses d’un PCBG ou de doses supérieures aux doses recommandées, ainsi que le degré d’altération de la fonction rénale au moment de l’exposition.
La FSN est considérée comme un effet possible de tous les PCBG.
Dans le cadre de la pharmacovigilance, des cas de FSN ont été signalés après l’administration d’une dose unique et de doses multiples d’un PCBG, mais le produit de contraste n’était pas toujours précisé. Dans les cas où il l’était, le produit le plus souvent mentionné était le gadodiamide (OMNISCAN®), suivi du gadopentétate de diméglumine (MAGNEVIST®) et du gadoversétamide (OPTIMARK®). Une FSN est aussi survenue après l’administration séquentielle de gadodiamide et de gadobénate de diméglumine (MULTIHANCE®) ou de gadotéridol (PROHANCE®). Le nombre de cas signalés dans le cadre de la pharmacovigilance peut changer avec le temps et peut ne pas refléter la proportion véritable des cas associés à un PCBG donné.
L’importance du risque de FSN après l’exposition à un PCBG donné est inconnue et pourrait varier d’un produit de contraste à l’autre. Les comptes rendus sont peu nombreux et portent surtout sur le risque de FSN associé au gadodiamide. Au cours d’une étude rétrospective ayant porté sur 370 patients présentant une insuffisance rénale grave qui avaient reçu le gadodiamide, le risque de FSN a été d’environ 4 %. Comme on ne connaît pas l’importance du risque de FSN chez les patients atteints d’insuffisance rénale légère ou modérée ou dont la fonction rénale est normale, si risque il y a, il est préférable de faire preuve de prudence et d’administrer la plus faible dose possible du PCBG.
Il faut procéder au dépistage d’un dysfonctionnement rénal chez tous les patients en se fondant sur l’anamnèse et/ou sur des examens de laboratoire. Quand on administre un PCBG, il ne faut pas dépasser la dose recommandée ni en administrer de nouveau avant que l’organisme ait eu le temps de l’éliminer (voir 10 Pharmacologie clinique; et 4 Posologie et administration).
Une biopsie cutanée doit être effectuée pour éliminer le diagnostic de troubles cutanés ayant un tableau clinique semblable (p. ex. le scléromyxœdème) (voir 3 Encadré sur les mises en garde et précautions importantes; 7 Mises en garde et précautions, Fonction rénale et Appareil cutané; et 8.5 Effets indésirables observés après la commercialisation).
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude clinique n’a été menée sur l’exposition au gadoxétate disodique pendant la grossesse. PRIMOVIST ne doit être utilisé pendant la grossesse que si les bienfaits justifient le risque pour le fœtus.
De très petites quantités de PCBG peuvent traverser la barrière placentaire et entraîner une exposition fœtale, et peuvent être détectées dans des organes et des tissus sur une période prolongée. Au cours d’expériences sur l’animal, l’administration de plusieurs doses cliniques n’a pas eu d’effets toxiques sur la reproduction (voir 16 Toxicologie non toxique, Toxicologie pour la reproduction et le développement).
Les risques d’anomalie à l’issue de la grossesse sont inconnus, car aucune étude clinique adéquate et bien contrôlée n’a été menée sur l’emploi de PRIMOVIST pendant la grossesse. Une étude de cohorte rétrospective, comparant des femmes enceintes ayant subi un examen d’IRM avec PCBG et des femmes enceintes n’ayant subi aucun examen d’IRM, a révélé une fréquence accrue de mortinatalité et de décès néonatals dans le groupe ayant subi un examen d’IRM avec PCBG. Cependant, aucune augmentation du risque d’anomalies congénitales n’a été observée. Les limites de cette étude comprennent l’absence de comparaison avec des examens d’IRM sans produit de contraste, l’absence d’information sur l’indication de l’IRM pour la mère et le type de PCBG utilisé. Ces limites ont été prises en compte dans le cadre d’une autre étude de cohorte rétrospective qui n’a révélé aucune augmentation du risque de décès fœtal ou néonatal ou d’admission à l’unité de soins intensifs néonatals, comparativement aux grossesses avec exposition à l’IRM avec PCBG et à l’IRM sans produit de contraste. On ne connaît pas le risque chez l’humain, mais l’accumulation de gadolinium dans les tissus humains est possible.
7.1.2 Allaitement
On ne sait pas si le gadoxétate disodique passe dans le lait maternel chez l’humain. Des données non cliniques obtenues chez des rates semblent indiquer que de très faibles quantités de gadoxétate disodique passent dans le lait maternel (moins de 0,5 % d’une dose de gadoxétate radiomarquée de 0,1 mmol/kg administrée par voie intraveineuse a été retrouvée dans le lait dans l’estomac des nouveau-nés) et que l’absorption par le tractus gastro-intestinal est médiocre (élimination dans l’urine d’environ 0,4 % de la dose administrée par voie orale). Il ne faut administrer PRIMOVIST pendant l’allaitement qu’après avoir bien analysé les avantages et les risques. C’est à la patiente de décider, en consultation avec le médecin, si elle poursuivra ou interrompra (p. ex. pendant 24 heures) l’allaitement.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : L’innocuité et l’efficacité de PRIMOVIST chez les enfants et les adolescents n’ont pas été établies.
7.1.4 Personnes âgées
Personnes âgées (65 ans et plus) : Parmi les sujets des études cliniques sur PRIMOVIST, 37 % avaient au moins 65 ans et 7 % avaient au moins 75 ans. Il n’y a pas eu de différences globales entre ces sujets et les sujets plus jeunes pour ce qui est de l’innocuité et de l’efficacité et, selon d’autres expériences cliniques, la réponse est la même chez les personnes âgées et les personnes plus jeunes.
Toutefois, les personnes âgées peuvent être particulièrement exposées à la fibrose systémique néphrogénique parce que leurs reins éliminent moins bien le gadolinium de l’organisme. (Voir 3 Encadré sur les mises en garde et précautions importantes; 7 Mises en garde et précautions, Généralités.)
7.1.5 Insuffisance hépatique
L’insuffisance hépatique grave peut réduire le contraste produit par PRIMOVIST. Chez les patients dont le taux de bilirubine sérique est anormalement élevé (> 3 mg/dl), on a observé une réduction du contraste hépatique. Si PRIMOVIST est utilisé chez de tels patients, il faut effectuer l’examen d’imagerie par résonance magnétique dans les 60 minutes suivant l’administration de PRIMOVIST (voir 7 Mises en garde et précautions; Généralités; et 10 Pharmacologie clinique).
7.1.6 Insuffisance rénale
L’insuffisance rénale grave peut réduire le contraste produit par PRIMOVIST (voir 3 Encadré sur les mises en garde et précautions importantes). Chez les patients présentant une insuffisance rénale terminale, la réduction du contraste hépatique observée a été attribuée à des taux élevés de ferritine sérique. Si PRIMOVIST est utilisé chez de tels patients, il faut effectuer l’examen d’imagerie par résonance magnétique dans les 60 minutes suivant l’administration de PRIMOVIST (voir 7 Mises en garde et précautions; Généralités; et 10 Pharmacologie clinique).
8 Effets indésirables
8.1 Aperçu des effets indésirables
La plupart des réactions indésirables au médicament signalées avec PRIMOVIST ont été légères ou modérées et n’ont pas exigé l’arrêt de l’examen. Les réactions indésirables le plus souvent signalées au cours des études cliniques ont été maux de tête (0,6 %; légers), nausées (0,7 %; en général tout de suite après l’injection et disparaissant rapidement) et sensation de chaleur (0,7 %; en général pendant l’injection).
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament.
L’utilisation de PRIMOVIST pour l’IRM a été étudiée au cours d’études des phases II et III menées auprès de 1 755 patients dont la moyenne d’âge était de 58 ans (écart : 19 à 84 ans). La dose de PRIMOVIST administrée était de 0,003 à 0,1 mmol/kg de poids corporel chez la plupart des patients (1 728 patients; 98,4 %) et la majorité d’entre eux (1 347 patients; 76,8 %) ont reçu la dose recommandée de 0,025 mmol/kg de poids corporel. Seuls quelques patients (27 patients; 1,5 %) ont reçu de plus fortes doses (0,2 à 0,5 mmol/kg de poids corporel). Les patients appartenaient aux groupes ethniques suivants : Blancs (72 %), Asiatiques (12 %), Hispaniques (3 %), Noirs (2 %) et autres (0,6 %).
Les études cliniques étaient surtout des études avec comparaisons intra-individuelles et comparateurs inactifs (IRM avant l’injection du produit de contraste et tomodensitométrie avec injection de produit de contraste).
Au total, 76 patients (4,3 %) ont présenté des réactions indésirables au médicament. La période de suivi chez la plupart des sujets a été de 24 heures après l’administration de PRIMOVIST. La plupart des réactions indésirables au médicament ont été légères ou modérées.
La fréquence des réactions indésirables au médicament n’a dans aucun cas été supérieure à 1 %.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Le Tableau 2 présente toutes les réactions indésirables au médicament observées chez moins de 1 % des patients.
Le tableau ci-après présente les réactions indésirables en fonction de la classe de système d’organes (classification MedDRA).
Tableau 2 : Réactions indésirables au médicament signalées par moins de 1 % des patients au cours des études cliniques (n = 755) menées pour obtenir l’autorisation de mise sur le marché
| Classe de système d’organes | Peu courantes (≥ 0,1 % et < 1 %) | Rares (< 0,1 %) |
| Troubles généraux et anomalies au site d’administration | douleur thoracique, sensation de chaud, réaction au site d’injectiona | frissons, gêne, fatigue, sensation d’état anormal, malaise |
| Affections cardiaques | bloc de branche, palpitations | |
| Affections gastro-intestinales | nausées, vomissements | bouche sèche, gêne buccale, ptyalisme |
Affections musculosquelettiques et du tissu conjonctif | dorsalgie | |
| Affections du système nerveux | étourdissements, dysgueusie, céphalée, paresthésie, parosmie | acathisie, vertiges, tremblements |
| Affections respiratoires, thoraciques et médiastinales | trouble respiratoire (dyspnée, détresse respiratoire) | |
| Affections de la peau et du tissu sous-cutané | rash, pruritb | hyperhidrose, rash maculopapuleux |
| Affections vasculaires | pression artérielle augmentée, bouffées congestives |
a Les réactions au site d’injection (de divers types) comprennent les suivantes : extravasation au site d’injection, sensation de cuisson au site d’injection, sensation de froid au site d’injection, irritation au site d’injection, douleur au site d’injection.
b Prurit (prurit oculaire, prurit généralisé)
Le terme de la classification MedDRA qui convient le mieux est utilisé pour décrire une certaine réaction, ses synonymes et les troubles connexes. Les termes employés pour désigner les réactions indésirables au médicament sont basés sur la version 14.1 de la classification MedDRA. Les réactions indésirables au médicament sont classées en fonction de leur fréquence.
Après l’administration de PRIMOVIST, comme après celle d’autres produits de contraste intraveineux, des réactions anaphylactoïdes pouvant aller jusqu’au choc menaçant le pronostic vital peuvent survenir dans de très rares cas (voir 7 Mises en garde et précautions, Réactions d’hypersensibilité).
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des études cliniques
Une augmentation des taux sériques de fer et de bilirubine a été signalée chez moins de 1 % des patients après l’administration de PRIMOVIST. Les valeurs n’étaient pas de plus de deux ou trois fois les valeurs initiales et correspondaient de nouveau à ces valeurs d’un à quatre jours plus tard sans que des signes et symptômes d’autres anomalies surviennent. Le Tableau 3 présente un résumé de tous les changements d’importance clinique des résultats des examens de laboratoire observés au cours des études cliniques sur PRIMOVIST (0,025 mmol/kg de poids corporel).
Tableau 3 : Anomalies des examens de laboratoire apparues sous traitement au cours des études cliniques sur PRIMOVIST
| Paramètre | Nbre de patients chez qui des changements ont été observés | Importance du changement par rapport aux valeurs initiales |
| Augmentation de l’alpha-amylase | 2 | 1 fois |
| Augmentation de la bilirubinea | 10 | jusqu’à 3 fois |
| Augmentation de la gamma GT | 1 | 1 fois |
| Diminution du phosphate inorganique | 1 | 10 % moins que la limite inférieure des valeurs normales |
| Diminution du potassium | 2 | 10 % moins que la limite inférieure des valeurs normales |
| Diminution du fer sérique | 3 | jusqu’à 3 fois |
| Diminution du sodium | 1 | 3 % moins que la limite inférieure des valeurs normales |
| Diminution des protéines totales | 1 | 10 % moins que la limite inférieure des valeurs normales |
| Diminution du nombre de globules blancsb | 1 | 20 % moins que la limite inférieure des valeurs normales |
a Deux des dix cas ont été observés au cours d’un essai clinique de phase III mené après l’obtention de l’autorisation. b Le cas a été observé au cours d’un essai clinique de phase III mené après l’obtention de l’autorisation.
8.5 Effets indésirables observés après la commercialisation
Dans le cadre de la pharmacovigilance, des cas de FSN ont été signalés après l’administration d’une dose unique et de doses multiples d’un produit de contraste à base de gadolinium (PCBG), mais le produit de contraste n’était pas toujours précisé. Dans les cas où il l’était, le produit le plus souvent mentionné était le gadodiamide (OMNISCAN®), suivi du gadopentétate de diméglumine (MAGNEVIST®) et du gadoversétamide (OPTIMARK®). Une FSN est aussi survenue après l’administration séquentielle de gadodiamide et de gadobénate de diméglumine (MULTIHANCE®) ou de gadotéridol (PROHANCE®). Le nombre de cas signalés dans le cadre de la pharmacovigilance peut changer avec le temps et peut ne pas refléter la proportion véritable des cas associés à un PCBG donné. L’importance du risque de FSN après l’exposition à un PCBG donné est inconnue et pourrait varier d’un produit de contraste à l’autre. Les comptes rendus sont peu nombreux et portent surtout sur le risque de FSN associé au gadodiamide. Au cours d’une étude rétrospective ayant porté sur 370 patients présentant une insuffisance rénale grave qui avaient reçu le gadodiamide, le risque de FSN a été d’environ 4 %. Comme on ne connaît pas l’importance du risque de FSN chez les patients atteints d’insuffisance rénale légère ou modérée ou dont la fonction rénale est normale, si risque il y a, il est préférable de faire preuve de prudence et d’administrer la plus faible dose possible du PCBG (voir aussi 3 Encadré sur les mises en garde et précautions importantes; 7 Mises en garde et précautions, Généralités, Appareil cutané et Fonction rénale).
Les autres réactions indésirables au médicament suivantes, énumérées par système ou appareil, ont été signalées avec PRIMOVIST dans le cadre de la pharmacovigilance :
Affections cardiaques : tachycardie
Affections du système immunitaire : réaction d’hypersensibilité/anaphylactoïde (p. ex. choc, hypotension, œdème pharyngolaryngé, urticaire, œdème du visage, rhinite, conjonctivite, douleur abdominale, hypoesthésie, éternuements, toux, pâleur)
Affections du système nerveux : agitation
Des cas menaçant le pronostic vital ou mortels des réactions indésirables au médicament suivantes ont été signalés depuis la commercialisation de PRIMOVIST :
Affections du système immunitaire : choc anaphylactoïde
Affections respiratoires, thoraciques et médiastinales : dyspnée
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Les taux élevés de bilirubine (> 3 mg/dl) ou de ferritine peuvent réduire le contraste hépatique produit par PRIMOVIST. Si PRIMOVIST doit être utilisé chez des patients qui présentent des taux élevés de bilirubine ou de ferritine, l’examen d’imagerie par résonance magnétique doit être effectué dans les 60 minutes suivant l’administration de PRIMOVIST.
9.3 Interactions médicament-comportement
Données inconnues au moment de l’autorisation initiale.
9.4 Interactions médicament-médicament
Des expériences sur l’animal ont démontré que les composés de la classe des produits médicinaux anioniques (p. ex. la rifampicine) bloquent la captation hépatique de PRIMOVIST, ce qui réduit le contraste hépatique. Dans un tel cas, l’avantage prévu d’une injection de PRIMOVIST pourrait être limité.
On n’a pas mené d’autres expériences sur l’animal pour déterminer s’il y avait des interactions avec d’autres médicaments.
Une étude sur les interactions médicamenteuses menée auprès de sujets en bonne santé a démontré que l’administration concomitante d’érythromycine, un inhibiteur des protéines de transport d’anions organiques, n’avait pas modifié l’efficacité ni la pharmacocinétique de PRIMOVIST. On n’a pas effectué d’études sur les interactions cliniques avec d’autres produits médicinaux.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Le dosage du fer sérique par des méthodes complexométriques (p. ex. complexation du ferrocène) peut produire des résultats faussement élevés ou faibles jusqu’à 24 heures après l’injection de PRIMOVIST en raison du caloxétate trisodique (excipient).
10 Pharmacologie clinique
10.1 Mode d’action
Le gadoxétate disodique (Gd-EOB-DTPA) est un composé paramagnétique qui développe un moment magnétique quand il est placé dans un champ magnétique. Le moment magnétique relativement important produit par le gadoxétate disodique entraîne la formation d’un champ magnétique local, ce qui diminue les temps de relaxation des protons de l’eau dans le voisinage du produit paramagnétique et, partant, augmente l’intensité du signal (brillance) émis par le sang et les tissus.
L’IRM permet de visualiser les tissus normaux et pathologiques en partie grâce aux variations de l’intensité du signal de radiofréquence qui dépendent 1) des différences de densité des protons; 2) des différences du temps de relaxation spin-réseau ou longitudinale (T1); et 3) des différences du temps de relaxation spin-spin ou transversale (T2). Placé dans un champ magnétique, le gadoxétate disodique réduit les temps de relaxation T1 et T2 dans le tissu cible. À la dose recommandée, la sensibilité de l’effet est maximale dans les séquences pondérées en T1.
Les données probantes actuelles semblent indiquer qu’il se pourrait que le gadolinium s’accumule dans le cerveau après de multiples doses de PCBG, mais on n’a pas déterminé le mécanisme exact par lequel le gadolinium passe dans le cerveau.
10.2 Pharmacodynamie
L’EOB-DTPA forme un complexe stable avec l’ion gadolinium paramagnétique qui, in vitro à un pH de 7,4 et à une température de 37 °C, a une grande stabilité thermodynamique (log KGdl = 23,46) et une grande stabilité dans le sérum humain (vitesse initiale de libération de Gd3+ de 0,07 % par jour et libération totale de Gd3+ de 1,1 % après 15 jours).
Le gadoxétate disodique est un composé ionique linéaire fortement hydrosoluble et hydrophile ayant une portion lipophile, soit le groupement éthoxybenzyl (EOB).
Le gadoxétate disodique se lie faiblement (< 10 %) et de façon passagère aux protéines et sa relaxivité dans le plasma est d’environ 6,9 L/mmol/s à un pH de 7, une température de 37 °C et 1,5 tesla, et 6,2 L/mmol/s à un pH de 7, une température de 37 °C et 3,0 tesla. Sa relaxivité dans le sang est d’environ 7,3 L/mmol/s à un pH de 7, une température de 37 °C et 1,5 tesla. La relaxivité n’est que légèrement dépendante de l’intensité du champ magnétique.
Le gadoxétate disodique est capté de façon sélective par les hépatocytes, ce qui augmente l’intensité du signal dans le tissu hépatique. Le mode d’action de PRIMOVIST est biphasique : après l’injection en bolus, il est d’abord distribué dans le compartiment extracellulaire, puis capté de façon sélective par les hépatocytes (et éliminé par la bile) en raison de la portion lipophile (EOB).
Pharmacologie détaillée – Pharmacodynamie
Le gadoxétate disodique réduit le temps de relaxation T1 des protons d’hydrogène (des molécules d’eau) et produit donc une augmentation significative de l’intensité du signal dans les séquences d’images pondérées en T1. Le Gd-EOB-DTPA entre dans les hépatocytes par l’entremise de transporteurs liés à la membrane qui font partie du groupe des polypeptides de transport des anions organiques (OATP1). Le transporteur cMOAT (canalicular multispecific organic anion transporter) dépendant de l’énergie assure la médiation de la séquestration de PRIMOVIST dans la bile. À la dose de 0,025 mmol/kg de poids corporel, on observe un rehaussement précoce du contraste attribuable à la présence de gadoxétate disodique dans l’espace vasculaire. La captation hépatocellulaire subséquente entraîne un rehaussement du contraste des images du parenchyme prises plusieurs minutes après l’injection. Le gadoxétate disodique ne s’accumule pas dans les lésions où la fonction des hépatocytes est minime ou nulle (kystes, métastases et majorité des carcinomes hépatocellulaires). Finalement, à mesure que le produit de contraste est excrété dans les voies biliaires, on observe un rehaussement des canaux biliaires intra- et extrahépatiques, le rehaussement du contraste étant négligeable dans les gros vaisseaux hépatiques. Par conséquent, à la lumière des caractéristiques pharmacocinétiques du gadoxétate disodique, on peut prévoir trois phases de rehaussement du contraste, avec un certain chevauchement entre les phases.
Au cours de deux études de pharmacologie clinique, le rehaussement du signal de résonance magnétique a été mesuré en fonction du temps écoulé depuis l’administration du gadoxétate disodique. La mesure pharmacodynamique était le pourcentage de rehaussement du signal de résonance magnétique par rapport à la valeur initiale (soit avant l’administration de la dose). Des séquences d’impulsions standard pondérées en T1 ont été utilisées. L’intensité du signal a augmenté de façon proportionnelle à la dose de 0,01 à 0,05 mmol/kg de poids corporel. Il n’y a pas eu d’augmentation entre les doses de 0,05 et 0,1 mmol/kg de poids corporel. La plus forte dose de produit de contraste a produit des effets de sensibilité dans le foie pendant la phase d’imagerie prolongée et a donc été considérée comme une dose excessive pour l’imagerie. Un rehaussement du signal hépatique a été présent pendant plus de deux heures après l’administration du produit de contraste, indépendamment de la dose.
10.3 Pharmacocinétique
Absorption et distribution
Après l’administration par voie intraveineuse, le profil de la concentration plasmatique en fonction du temps du gadoxétate disodique est caractérisé par un déclin biexponentiel. Le volume de distribution total du gadoxétate disodique à l’état d’équilibre est d’environ 0,21 L/kg (compartiment extracellulaire); la liaison aux protéines plasmatiques est inférieure à 10 %. Le gadoxétate disodique ne franchit pas la barrière hémato-encéphalique intacte et diffuse à travers la barrière placentaire, comme on l’a démontré chez le rat.
Chez des rates allaitantes, moins de 0,5 % d’une dose de gadoxétate radiomarquée de 0,1 mmol/kg administrée par voie intraveineuse a été retrouvée dans le lait dans l’estomac des nouveau-nés.
Métabolisme
Le gadoxétate disodique n’est pas métabolisé.
Élimination
Le gadoxétate disodique est éliminé autant par voie rénale (environ 50 %) que par voie hépatobiliaire (environ 50 %). Chez des volontaires en bonne santé de 22 à 39 ans, la demi-vie d’élimination terminale moyenne du gadoxétate disodique (0,01 à 0,1 mmol/kg) a été de 55 à 57 minutes. La clairance a semblé baisser légèrement avec l’âge. Les paramètres pharmacocinétiques sont proportionnels à la dose jusqu’à une dose de 0,4 ml/kg (0,1 mmol/kg), soit quatre fois la dose recommandée.
La clairance sérique totale (Cltot) a été de 250 ml/min, tandis que la clairance rénale (Clr) est d’environ 120 ml/min, valeur semblable à la filtration glomérulaire chez les sujets en bonne santé.
L’hémodialyse peut accroître l’élimination du gadoxétate disodique. Au cours d’une étude menée auprès de patients présentant une insuffisance rénale terminale, environ 30 % de la dose de gadoxétate disodique administrée a été récupérée dans l’urine au cours d’une seule séance de dialyse de trois heures qui avait été amorcée une heure après l’injection (n = 2 patients). Le gadoxétate disodique a été presque totalement éliminé par la dialyse et la voie biliaire en six jours. Des concentrations mesurables de gadoxétate disodique étaient présentes dans le plasma jusqu’à 72 heures après l’administration chez ces patients. Rien ne donne à penser que la mise en route de l’hémodialyse permet de prévenir ou de traiter la FSN.
Populations et états pathologiques particuliers
- Insuffisance hépatique : Chez des patients présentant une insuffisance hépatique légère ou modérée, il y a eu une augmentation légère ou modérée de l’ASC plasmatique, de la demi-vie et de l’élimination urinaire, ainsi qu’une réduction de l’élimination hépatobiliaire par rapport à des volontaires en bonne santé dont la fonction hépatique était normale. Chez des patients présentant une insuffisance hépatique grave, surtout ceux dont le taux de bilirubine sérique était anormalement élevé (> 3 mg/dl), il y a eu une augmentation de jusqu’à 60 % de l’ASC et de jusqu’à 49 % de la demi-vie d’élimination. L’élimination hépatobiliaire a été considérablement réduite, ayant été d’environ 5 % de la dose administrée, et on a observé une réduction du rehaussement du contraste hépatique.
- Insuffisance rénale : Chez des patients présentant une insuffisance rénale modérée, il y a eu une augmentation modérée de l’ASC et de la demi-vie terminale par rapport à des volontaires en bonne santé dont la fonction rénale était normale. Chez des patients présentant une insuffisance rénale terminale, la demi-vie terminale a été environ douze fois plus longue et l’ASC a été environ six fois plus élevée. Chez ces patients, on a observé une réduction du rehaussement du contraste hépatique.
Pharmacologie détaillée – Pharmacocinétique
Après une injection en bolus rapide (dose de 0,01 à 0,1 mmol/kg de poids corporel), l’élimination rapide du gadoxétate disodique de la circulation a été attribuée à la rapidité de l’élimination rénale et de la captation hépatique. L’ASC(0-4 h) a représenté environ 90 % de l’ASC(0-infini). On sait que la captation et l’élimination hépatiques du gadoxétate disodique sont des processus médiés par un transporteur actif, mais la demi-vie terminale moyenne (écart : 1,1 à 1,6 h), la clairance totale (écart : 224 à 272 ml/min) et l’élimination fécale et urinaire (rapport 50:50) indépendante de la dose pour les doses de 0,01 à 0,1 mmol/kg de poids corporel ont montré que, pour une dose jusqu’à quatre fois plus élevée que la dose clinique suggérée, les processus d’élimination n’étaient pas saturés.
L’élimination urinaire rapide et efficiente (soit 75 %, 90 %, 95 % et 99 % de l’élimination urinaire totale de 0 à 2 heures, 0 à 4 heures, 0 à 6 heures et 0 à 12 heures, respectivement) et la clairance rénale par filtration glomérulaire indépendante de la dose pour des doses jusqu’à 20 fois plus élevées que la dose clinique suggérée ont témoigné du rôle prépondérant de l’élimination rénale dans la pharmacocinétique du gadoxétate disodique.
La réduction de l’élimination fécale avec l’augmentation de la dose (d’environ 47 %, 37 %, 34 % et 27 % à des doses de respectivement 0,025, 0,2, 0,35 et 0,5 mmol/kg de poids corporel) témoigne d’une saturation de l’élimination hépatique aux doses de plus de 0,2 mmol/kg de poids corporel.
La clairance totale a été d’environ 242 à 224 ml/min à des doses variant entre 0,025 et 0,1 mmol/kg de poids corporel, mais de 195 et 175 ml/min à des doses de respectivement 0,35 et 0,5 mmol/kg de poids corporel.
La demi-vie terminale a augmenté à une dose de plus de 0,2 mmol/kg de poids corporel (passant de 1,41 à 1,65 heure à une dose de 0,025 à 0,1 mmol/kg de poids corporel à 1,86, 2,14 et 3,12 heures à des doses de 0,2, 0,35 et 0,5 mmol/kg de poids corporel, respectivement).
L’analyse chromatographique du sérum, de l’urine et des fèces a montré que le gadoxétate disodique n’avait pas subi de biotransformation mesurable et que sa configuration chirale n’avait pas été modifiée pendant son élimination.
Populations particulières
Insuffisance rénale
Au cours d’une étude de pharmacologie clinique menée auprès d’un groupe de patients présentant une insuffisance rénale modérée, il y a eu une augmentation modérée de l’ASC et de la demi-vie terminale par rapport à des volontaires en bonne santé dont la fonction rénale était normale. Il n’y a pas eu de différence entre les groupes quant au contraste hépatique.
Au cours d’une étude menée auprès de patients présentant une insuffisance rénale terminale, la demi-vie terminale a été environ douze fois plus longue et l’ASC a été environ six fois plus élevée. Il y a eu une réduction marquée du contraste hépatique chez ces patients, laquelle a été attribuée à une augmentation significative des taux de ferritine sérique. Environ 30 % de la dose circulante a été éliminée par la dialyse au cours d’une même séance de dialyse de trois heures ayant débuté une heure après l’injection de la dose de PRIMOVIST.
Insuffisance hépatique
Au cours d’une étude de pharmacologie clinique menée auprès de groupes de patients présentant une insuffisance hépatique légère (classe A de Child-Pugh) ou modérée (classe B de Child-Pugh), il y a eu une augmentation légère ou modérée de l’ASC plasmatique, de la demi-vie et de l’élimination urinaire, ainsi qu’une réduction de l’élimination hépatobiliaire par rapport à des sujets en bonne santé dont la fonction hépatique était normale. Il n’y a pas eu de différence entre les groupes quant au rehaussement du contraste hépatique.
Chez des patients présentant une insuffisance hépatique grave (classe C de Child-Pugh), surtout ceux dont le taux de bilirubine sérique était anormalement élevé (> 3 mg/dl), il y a eu une augmentation de jusqu’à 60 % de l’ASC et de jusqu’à 49 % de la demi-vie d’élimination. L’élimination hépatobiliaire a été considérablement réduite, ayant été d’environ 5 % de la dose administrée, et on a observé une réduction du rehaussement du contraste hépatique.
Au cours d’études cliniques, une cirrhose du foie était présente chez 489 patients (classe A de Child-Pugh : n = 270; classe B : n = 98; classe C : n = 24; classe inconnue : n = 97). Chez ces patients, on n’a pas observé de différence quant au rendement diagnostique ni à l’innocuité.
11 Conservation, stabilité et mise au rebut
PRIMOVIST est chimiquement et physiquement stable. PRIMOVIST doit être administré dès que le bouchon du flacon est perforé.
PRIMOVIST doit être conservé entre 15 et 30 °C.
12 Particularités de manipulation du produit
Le flacon de solution PRIMOVIST est à usage unique. PRIMOVIST doit être administré dès le bouchon du flacon perforé.
Il ne faut pas retirer plus d’une dose d’un même flacon de solution PRIMOVIST. Le bouchon de caoutchouc ne doit pas être perforé plus d’une fois.
Jeter le flacon de solution PRIMOVIST, même s’il n’est pas vide.
Pour en savoir plus, voir 4.1 Considérations posologiques et 4.4 Administration.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
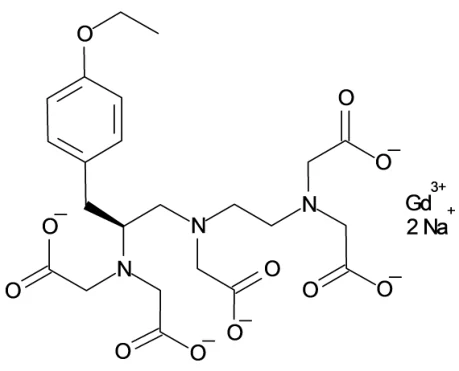
Dénomination commune : gadoxétate disodique (USAN)
Nom chimique : [SA-8-11252634-(S)]- [N-[2-[bis[(carboxy-.kappa.O)méthyl]amino-.kappa.N]-3-(4-éthoxyphényl)propyl]-N-[2-[bis[(carboxy-.kappa.O)méthyl]amino-.kappa.N]éthyl]glycinato(5-)-.kappa.N,.kappa.O]-gadolinate(2-) disodique (nom selon l’index du CAS)
Formule moléculaire et masse moléculaire : C23H28N3O11·GdNa2 725,72
Formule développée :
Forme physique : poudre blanche ou blanc cassé
Solubilité : très soluble dans l’eau
pH dans l’eau : 7,0
Osmolalité à 37 °C (Osm/kg H2O) : 0,688
Viscosité à 37 °C (cP) : 1,19
Masse volumique à 37 °C (g/ml) : 1,0881
14 Études cliniques
14.1 Études clinique par indication
IRM du foie
Un total de 797 patients porteurs de lésions hépatiques focales confirmées ou soupçonnées ont été inscrits à quatre études contrôlées de phase III, et 621 d’entre eux ont reçu la dose de 0,025 mmol/kg de PRIMOVIST (gadoxétate disodique injectable) aux fins d’une évaluation de l’efficacité. Parmi ces 621 patients, 334 (54 %) étaient des hommes et 287 (46 %) étaient des femmes; l’âge moyen des patients était de 57 ans (écart : 19 à 84 ans); 556 (90 %) étaient des Blancs, 22 (4 %) étaient des Noirs, 21 (3 %) étaient des Hispaniques, 15 (2 %) étaient des Asiatiques et 7 (1 %) appartenaient à un autre groupe ethnique.
Les études étaient prospectives et visaient à déterminer :
- la sensibilité pour la détection des lésions hépatiques de l’IRM avec PRIMOVIST (combinaison des images prises avant et après l’injection du produit de contraste) par rapport à celle de l’IRM avant l’injection du produit de contraste (deux études contrôlées). La norme de référence était une combinaison des résultats de l’examen de prélèvements hépatiques et de ceux de l’échographie peropératoire, ce qui donnait des informations sur le foie entier. Un processus de repérage a été mis en place pour apparier les lésions décelées par la norme de référence et par l’examen d’imagerie.
la proportion de lésions hépatiques correctement caractérisées (bon type de lésion hépatique)
selon l’IRM avec PRIMOVIST (combinaison des images prises avant et après l’injection du produit de contraste) par rapport à l’IRM avant l’injection du produit de contraste (deux études contrôlées). La norme de référence comprenait diverses interventions définies de façon prospective, par exemple l’histopathologie pour les lésions malignes et certaines techniques d’imagerie pour certaines lésions bénignes.
Après l’inscription, les patients ont subi les interventions prévues par la norme de référence et une IRM hépatique, qui comprenait une IRM sans produit de contraste, puis une IRM après l’injection de 0,025 mmol/kg de PRIMOVIST, laquelle comportait une phase dynamique et une phase d’imagerie des hépatocytes (20 minutes après l’injection). Au cours de chaque étude, les images obtenues par résonance magnétique sans produit de contraste et avec PRIMOVIST ont été évaluées par les investigateurs cliniciens et en aveugle par trois radiologues indépendants n’ayant participé à aucune des études, et ce, de façon systématique, randomisée, ainsi qu’appariée et non appariée. Pour les études sur la détection, un autre radiologue indépendant a effectué le repérage des lésions. Seules les lésions décelées dans la même région d’un segment hépatique par les interventions prévues par la norme de référence et par l’IRM ont été jugées comme ayant été correctement décelées et ont été utilisées pour l’analyse de sensibilité.
Au cours de chacune des quatre études, PRIMOVIST (combinaison des images prises avant et après l’injection du produit de contraste) a significativement amélioré l’efficacité diagnostique par rapport à l’IRM sans produit de contraste. Le Tableau 4 montre qu’il y avait une amélioration significative de la détection des lésions par tous les évaluateurs au cours des deux études quand on comparait la combinaison des images prises avant et après l’injection du produit de contraste aux images obtenues sans produit de contraste.
Pour ce qui est des études sur la caractérisation (Tableau 5), l’évaluation de la combinaison des images obtenues par résonance magnétique avant et après l’injection du produit de contraste a révélé une amélioration significative de la proportion des lésions correctement caractérisées pour deux des trois évaluateurs de chaque étude (évaluation en aveugle). Toutes les différences pour l’évaluateur moyen (moyenne des trois évaluations en aveugle) étaient significatives. Les types de lésions caractérisées comprenaient métastases, hémangiomes, hyperplasies nodulaires focales (HNF), kystes hépatiques et carcinomes hépatocellulaires (CHC).
Tableau 4 : Sensibilité pour la détection des lésions hépatiques au cours des études 96129 et 97160
Étude 96129 n = 302 lésions chez 129 patients | Étude 97160 n = 316 lésions chez 126 patients | ||||
| Test diagnostique | Évaluateur | Sensibilité (%) | IC à 95 % | Sensibilité (%) | IC à 95 % |
IRM avant l’injection du produit de contraste IRM avant l’injection du produit de contraste IRM avant l’injection du produit de contraste IRM avant l’injection du produit de contraste | Évaluateur moyen Évaluateur 1 Évaluateur 2 Évaluateur 3 | 66,6 71,2 65,2 63,3 | (61,1, 72,0) (65,5, 76,9) (59,1, 71,4) (57,0, 69,5) | 61,4 63,3 61,7 59,2 | (54,4, 68,4) (55,7, 70,9) (54,7, 68,7) (51,6, 66,7) |
Combinaison de l’IRM avant et après l’injection du produit de contraste Combinaison de l’IRM avant et après l’injection du produit de contraste Combinaison de l’IRM avant et après l’injection du produit de contraste Combinaison de l’IRM avant et après l’injection du produit de contraste | Évaluateur moyen Évaluateur 1 Évaluateur 2 Évaluateur 3 | 71,2 76,2 69,5 67,9 | (66,0, 76,4) (70,4, 81,9) (63,8, 75,3) (62,1, 73,7) | 69,2 71,5 68,0 68,0 | (63,6, 74,8) (64,8, 78,2) (62,0, 74,1) (61,7, 74,4) |
Différence entre la combinaison de l’IRM avant et après l’injection du produit de contraste, et l’IRM avant l’injection du produit de contrastea Différence entre la combinaison de l’IRM avant et après l’injection du produit de contraste, et l’IRM avant l’injection du produit de contrastea Différence entre la combinaison de l’IRM avant et après l’injection du produit de contraste, et l’IRM avant l’injection du produit de contrastea Différence entre la combinaison de l’IRM avant et après l’injection du produit de contraste, et l’IRM avant l’injection du produit de contrastea | Évaluateur moyen Évaluateur 1 Évaluateur 2 Évaluateur 3 | 4,6* 5,0* 4,3* 4,6* | (2,1, 7,2) (1,3, 8,6) (0,6, 8,0) (0,6, 8,7) | 7,8* 8,2* 6,3* 8,9* | (3,5, 12,2) (3,6, 12,8) (0,3, 12,3) (3,1, 14,7) |
Remarque : L’évaluation en aveugle a été faite par des personnes différentes au cours des deux études. a Les écarts entre la différence absolue et les valeurs présentées sont attribuables à l’arrondissement. * Amélioration statistiquement significative de la détection des lésions avec la combinaison des images (p < 0,05)
Tableau 5 : Proportion des lésions correctement caractérisées par rapport à la norme de référence au cours des études 012387 et 014763
Étude 012387 n = 182b | Étude 014763 n = 177c | ||||
| Test diagnostique | Évaluateur | Caractérisation correcte (%) | IC à 95 % | Caractérisation correcte (%) | IC à 95 % |
| IRM avant l’injection du produit de contraste | Évaluateur moyen Évaluateur 1 Évaluateur 2 Évaluateur 3 | 54,3 51,4 59,1 52,5 | (48,1, 60,5) (43,1, 59,6) (51,6, 66,6) (45,8, 59,2) | 57,3 59,5 64,3 48,0 | (50,6, 63,9) (51,4, 67,6) (56,7, 71,9) (39,2, 56,7) |
| Combinaison de l’IRM avant et après l’injection du produit de contraste | Évaluateur moyen Évaluateur 1 Évaluateur 2 Évaluateur 3 | 66,9 67,2 76,1 57,5 | (61,7, 72,1) (60,4, 74,0) (69,8, 82,4) (50,5, 64,6) | 67,8 60,6 75,8 66,9 | (62,0, 73,6) (52,6, 68,6) (69,3, 82,3) (59,3, 74,6) |
Différence entre la combinaison de l’IRM avant et après l’injection du produit de contraste, et l’IRM avant l’injection du produit de contrastea | Évaluateur moyen Évaluateur 1 Évaluateur 2 Évaluateur 3 | 12,6* 15,8* 17,0* 5,0 | (7,4, 17,8) (7,1, 24,6) (9,5, 24,5) (−1,8, 11,8) | 10,5* 1,1 11,5* 19,0* | (5,0, 16,0) (−7,3, 9,6) (4,9, 18,2) (10,7, 27,3) |
Remarque : L’évaluation en aveugle a été faite par des personnes différentes au cours des deux études. a Les écarts entre la différence absolue et les valeurs présentées sont attribuables à l’arrondissement. b n = nombre total de patients; nombre total de lésions = 259
c n = nombre total de patients; nombre total de lésions = 269
* Amélioration statistiquement significative avec la combinaison des images (p < 0,05)
Autres études cliniques
Après l’obtention de l’autorisation, on a mené un essai clinique multicentrique de phase III ouvert pour étudier l’efficacité et l’innocuité de PRIMOVIST pour l’IRM avec produit de contraste de lésions hépatiques focales chez des patients chinois (N = 234). Tous les patients traités étaient asiatiques et la moyenne d’âge était de 50,2 ± 11,78 ans (écart : 19 à 79 ans). Environ le tiers des patients était des femmes. On a démontré que PRIMOVIST (0,25 mol/L) était efficace pour l’IRM hépatique chez des patients chinois. On n’a pas observé de risque particulier chez les patients chinois pour ce qui est de l’utilisation clinique du produit de contraste pour l’IRM. Au total, 20 patients sur 234 valides pour l’évaluation de l’innocuité (8,5 %) ont signalé au moins un effet indésirable; au total, 24 effets indésirables sont survenus. Chez cinq patients sur 234 (2,1 %), on a signalé que les effets indésirables étaient possiblement ou probablement liés au médicament à l’étude; ces effets indésirables étaient les nausées (n = 2), l’augmentation du taux de bilirubine dans le sang (n = 2) et la diminution du nombre de globules blancs (n = 1) (voir 8 Effets indésirables).
Effets sur le cœur
Au cours des études cliniques, un petit allongement (3,8 ms) du changement moyen par rapport au départ de l’intervalle QTcF a été observé 30 minutes après l’administration de PRIMOVIST et il y a eu un allongement de 2,3 ms de deux à quatre heures après l’administration; il n’y avait pas d’allongement après 24 et 72 heures. Un allongement de l’intervalle QTcF de 30 à 60 ms a été observé chez 14 patients sur 453 (3,1 %) 30 minutes après l’administration de PRIMOVIST. À ce moment, il y avait un allongement de l’intervalle QTcF de plus de 60 ms chez 1 patient sur 453 (0,2 %). Ces allongements de l’intervalle QTcF n’étaient pas associés à des arythmies ni à une réduction de l’innocuité pour le cœur liées à l’altération de la repolarisation.
Tableau 1 : Nombre de patients chez qui il y avait un allongement de l’intervalle QTcF à un moment quelconque après l’injection
| Départ | IRM avant l’injection du produit de contraste | 30 min après l’injection | 2 à 4 h après l’injection | 20 à 28 h après l’injection | 68 à 76 h après l’injection | |
| Intervalle QTcF à un moment quelconque après l’injection | ||||||
| QTcF > 450 ms | 4 | 10 | 12 | 10 | 9 | 10 |
| QTcF > 480 ms | -- | 1 | -- | 1 | 2 | 1 |
| QTcF > 500 ms | -- | -- | -- | -- | -- | -- |
| Allongement de l’intervalle QTcF > 30 ms à un moment quelconque après l’injection par rapport à la moyenne de la valeur de départ et de celle obtenue avant l’injection | ||||||
| QTcF > 30 ms | -- | -- | 14 | 17 | 8 | 16 |
| Allongement de l’intervalle QTcF > 60 ms à un moment quelconque après l’injection par rapport à la moyenne de la valeur de départ et de celle obtenue avant l’injection | ||||||
| QTcF > 60 ms | -- | -- | 1 | 1 | 1 | -- |
Remarque : QTcF = intervalle QT corrigé selon la formule de Fridericia
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Les données toxicologiques issues des études classiques de la toxicité générale, de la génotoxicité, de la toxicité pour la reproduction et du potentiel de sensibilisation par contact n’ont pas fait ressortir de danger particulier pour l’être humain.
De récentes études sur des rats en bonne santé qui avaient reçu plusieurs injections de PCBG linéaires ou macrocycliques ont démontré que les produits linéaires étaient associés à une hyperintensité progressive et persistante du signal à l’IRM pondérée en T1 dans les noyaux cérébelleux profonds (NCP). On n’a pas observé d’intensification du signal dans le globus pallidus (GP) chez les animaux. Les PCBG macrocycliques n’ont pas modifié l’intensité du signal dans les NCP ni dans le GP.
Les résultats quantitatifs obtenus au moyen de la spectrométrie de masse ont démontré que les concentrations totales de gadolinium étaient beaucoup plus fortes avec les PCBG linéaires qu’avec les PCBG macrocycliques. Au cours de ces études, on n’a pas observé de modifications anormales du comportement évoquant une neurotoxicité.
Toxicité aiguë
Des études de toxicité aiguë ont été menées sur l’administration de gadoxétate disodique (0,5 mmol/ml) par voie intraveineuse à des souris, des rats (adultes et immatures) et des chiens, ainsi que par voie intragastrique à des souris et des rats.
Administrées par voie intraveineuse, des doses uniques de gadoxétate disodique allant jusqu’à 7,5 mmol/kg (souris), 10 mmol/kg (rats), 5 mmol/kg (rats sevrés) et 3 mmol/kg (chiens) n’ont pas été mortelles. À partir de doses de 10,0 mmol/kg (souris), 12,5 mmol/kg (rats) et 7,5 mmol/kg (rats sevrés), des animaux sont morts.
Les doses et volumes maximums utilisés ont été évalués pour étudier la toxicité aiguë après l’administration intragastrique de gadoxétate disodique (0,5 mmol/ml) à des souris et des rats; le gadoxétate disodique n’a pas été mortel à des doses maximales de 25 mmol/kg (50 ml/kg chez la souris) et 20 mmol/kg (40 ml/kg chez le rat).
Chez des chiens conscients soumis à une télémesure, un petit allongement passager de l’intervalle QT a été observé à la plus forte dose évaluée, soit 0,5 mmol/kg, ce qui représente 20 fois la dose utilisée chez l’humain. À de fortes concentrations, le Gd-EOB-DTPA a bloqué le canal HERG et allongé la durée du potentiel d’action dans des muscles papillaires isolés de cobayes, ce qui indique qu’il se pourrait que des doses excessives de PRIMOVIST allongent l’intervalle QT.
Selon les résultats des études de toxicité aiguë menées sur des animaux, il n’y a pas de risque d’intoxication aiguë avec PRIMOVIST.
Toxicité chronique
Des études de toxicité chronique (dose quotidienne unique pendant quatre semaines) ont été menées sur des rats et des chiens avec deux concentrations de gadoxétate disodique, soit 0,5 et 0,25 mmol/ml. Au cours des études sur la solution contenant 0,25 mmol/ml de gadoxétate disodique, les animaux ont reçu sept fois par semaine (total de 28 à 31 injections) des doses de 0,2, 0,6 et 2 mmol/kg (rats) et 0,1, 0,3 et 1,0 mmol/kg (chiens). Au cours des études sur la solution contenant 0,5 mmol/ml de gadoxétate disodique, les animaux ont reçu cinq fois par semaine (total de 16 à 18 injections) des doses de 0,1, 0,5 et 1,0 mmol/kg (rats et chiens). Aux fins de l’évaluation de la réversibilité des effets indésirables possibles, les deux études sur le rat prévoyaient une période de récupération de neuf à douze semaines, pendant laquelle les animaux n’ont pas reçu d’injections.
Le gadoxétate disodique a généralement été bien toléré par les deux espèces, aucune des doses n’ayant eu d’effets toxiques sur les organes. Le gadoxétate disodique a produit des effets indésirables à compter des doses de 0,5 mmol/kg chez le rat et de 0,3 mmol/kg chez le chien. Ces effets comprenaient chez le rat de légers changements des paramètres hématologiques (réduction du taux d’hémoglobine et de l’hématocrite et augmentation du nombre de plaquettes), lesquels avaient disparu à la fin de la période de récupération. Chez le chien, on a observé des signes précoces de toxicité générale, tels que réduction de la consommation d’aliments et de la prise de poids. Ces effets ne soulèvent pas d’inquiétudes en ce qui a trait à l’administration d’une dose unique de gadoxétate disodique à des fins diagnostiques chez l’humain, car les doses de 0,5 et 0,3 mmol/kg administrées une fois par jour pendant quatre semaines correspondent respectivement à 20 et 12 fois la dose unique prévue chez l’humain, soit 0,025 mmol/kg de poids corporel.
Au cours des études de toxicité chronique, on a aussi observé une vacuolisation des cellules tubulaires rénales chez le rat (deux études), tant avec la solution contenant 0,25 mmol/ml qu’avec celle contenant 0,5 mmol/ml de gadoxétate disodique, à partir d’une dose de 0,5 mmol/kg, et chez des chiens (deux mâles sur trois et une femelle sur trois) ayant reçu la solution contenant 0,25 mmol/ml de gadoxétate disodique, à la forte dose de 1,0 mmol/kg. Toutefois, la vacuolisation des cellules tubulaires rénales n’a pas altéré la fonction rénale et est donc considérée comme un phénomène de stockage (causé par la réabsorption du gadoxétate disodique après la filtration glomérulaire) plutôt qu’un effet indésirable. De plus, les études chez le rat ont montré que l’effet était presque totalement réversible.
En résumé, les études de toxicité chronique portant sur l’administration intraveineuse quotidienne n’ont rien révélé qui puisse faire croire qu’il ne convient pas d’administrer PRIMOVIST à des fins diagnostiques chez l’humain.
Cancérogénicité
Aucune étude à long terme n’a été menée chez des animaux pour évaluer le pouvoir cancérogène de PRIMOVIST (gadoxétate disodique injectable).
Génotoxicité
Les études in vivo et in vitro des effets génotoxiques (test de mutation génique, chromosomique et génomique) ont montré que PRIMOVIST n’a pas de pouvoir mutagène. Aucune étude n’a été menée pour évaluer le pouvoir tumorigène de PRIMOVIST. De telles études n’ont pas été jugées nécessaires, parce qu’on a montré que PRIMOVIST n’avait pas de propriétés génotoxiques ni d’effets toxiques dans les tissus à croissance rapide et parce que PRIMOVIST n’est en général administré qu’une seule fois aux patients à des fins diagnostiques.
Toxicologie pour la reproduction et le développement
Des études de toxicité pour la reproduction et le développement ont été menées chez le rat et le lapin. Le gadoxétate disodique n’a pas été tératogène chez le rat et le lapin, même quand il avait été administré plusieurs fois pendant l’organogenèse aux doses maximales évaluées de 25,9 à 32,4 fois (selon la surface corporelle) ou de 80 à 200 fois (selon le poids corporel) la dose utilisée chez l’humain.
Toutefois, au cours d’une étude sur l’embryotoxicité chez le lapin, on a observé une augmentation du nombre de pertes postimplantatoires et du taux d’avortement après l’administration de plusieurs doses de 2,0 mmol/kg de gadoxétate disodique, ce qui représente 25,9 fois (selon la surface corporelle [mmol/m2]) ou environ 80 fois (selon le poids corporel [mmol/kg]) la dose diagnostique unique recommandée chez l’humain. Ces effets sont survenus sans signe de toxicité maternelle. De plus, chez le rat, une augmentation du nombre de pertes préimplantatoires a été observée à une dose 32 fois plus élevée que celle recommandée chez l’humain (en mmol/m2), mais on ne sait pas au juste si ces pertes ont été causées par le gadoxétate disodique.
Comme les femelles gravides avaient reçu plusieurs doses quotidiennes de PRIMOVIST, elles avaient globalement été exposées à une dose considérablement plus élevée que la dose unique standard administrée chez l’humain. PRIMOVIST a été sans effet sur la fertilité et la performance de reproduction générale de rats des deux sexes à des doses correspondant à 6,5 fois (selon la surface corporelle) ou 40 fois (selon le poids corporel) la dose unique utilisée chez l’humain.
Toxicologie particulière
Les études de tolérance locale sur PRIMOVIST ont montré qu’il était bien toléré après son administration intravasculaire (intraveineuse, intra-artérielle et paraveineuse). L’administration intramusculaire a toutefois causé des réactions d’intolérance locale, dont hémorragie interstitielle, œdème et nécrose focale des fibres musculaires, et est donc strictement à proscrire chez l’humain (voir 7 Mises en garde et précautions, Généralités).
Les études sur les effets antigéniques et de sensibilisation par contact n’ont pas donné à penser que PRIMOVIST avait un pouvoir sensibilisant.
Pharmacologie détaillée – pharmacologie chez l’animal
Pharmacodynamie
In vivo, l’efficacité du gadoxétate disodique pour la délimitation des néoplasmes hépatiques a été évaluée au moyen d’examens d’IRM effectués avant et après une seule injection intraveineuse de 0,01, 0,02, 0,03 ou 0,06 mmol/kg de gadoxétate disodique chez des rats. Les images ont été obtenues avant l’injection du produit de contraste et d’une à 30 minutes après dans un appareil 2 tesla destiné à l’imagerie animale au moyen d’une séquence spin-écho pondérée en T1 (TR = 400 ms, TE = 15 ms). La plus faible dose évaluée (0,01 mmol/kg de gadoxétate disodique) a produit une augmentation du contraste entre la tumeur et le parenchyme hépatique. Le contraste était d’autant plus grand que la dose augmentait, ayant été maximum à une dose de gadoxétate disodique variant entre 0,03 et 0,06 mmol/kg.
Des études sur une souche de rats spéciale (rats TR–) portant un gène mutant du transport canaliculaire ont démontré que le gadoxétate disodique était transporté dans la bile par un transporteur spécial. La séquestration dans la bile est médiée par le transporteur cMOAT (canalicular multispecific organic anion transporter) dépendant de l’énergie. Des expériences sur des ovocytes de rates, de chiennes et de grenouilles ont donné à penser que le produit pénètre dans l’hépatocyte par l’entremise de transporteurs liés à la membrane qui font partie du groupe des polypeptides de transport des anions organiques. Le rôle de ces transporteurs est corroboré par le fait qu’on a constaté que les rifamycines inhibaient le transport du gadoxétate disodique dans les hépatocytes. On sait que les rifamycines sont des antibiotiques qui inhibent spécifiquement ces transporteurs.