


Monographie de produit - Dotarem
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 2025-08 |
| 7 Mises en garde et précautions, risques liés à l’usage intrathécal | 2025-08 |
| 7 Mises en garde et précautions, 7.1.1 Femmes enceintes | 2023-07 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 5
1 INDICATIONS ............................................................................................................. 5
1.1 Enfants ............................................................................................................... 5
1.2 Personnes âgées ................................................................................................ 5
2 CONTRE-INDICATIONS ............................................................................................... 5
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 6
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 6
4.1 Considérations posologiques............................................................................. 6
4.2 Dose recommandée et modification posologique ............................................ 6
4.3 Reconstitution ................................................................................................... 7
4.4 Administration ................................................................................................... 7
4.5 Dose oubliée ...................................................................................................... 7
5 SURDOSAGE .............................................................................................................. 8
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 8
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 9
Généralités ......................................................................................................................... 9
Affections du système nerveux central (SNC) ................................................................... 9
Hypersensibilité ................................................................................................................. 9
Neurologique ................................................................................................................... 10
Rénal ………………………………………………………………………………………………………………………….10
Peau …………………………………………………………………………………………………………………………..12
Risques liés à l’administration intrathécale ..................................................................... 12 7.1 Populations particulières ................................................................................. 12
7.1.1 Femmes enceintes ........................................................................................... 12
7.1.2 Allaitement ....................................................................................................... 13
7.1.3 Enfants ............................................................................................................. 13
7.1.4 Personnes âgées .............................................................................................. 13
8 EFFETS INDÉSIRABLES .............................................................................................. 13
8.1 Aperçu des effets indésirables ........................................................................ 13
8.2 Effets indésirables observés dans les essais cliniques .................................... 13
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants.............. 14
8.3 Effets indésirables peu courants observés au cours des essais cliniques ....... 15
8.3.1 Réactions indésirables peu courantes observées au cours des essais cliniques – enfants ........................................................................................... 17
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 17
8.5 Effets indésirables observés après la mise en marché .................................... 17
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 19
9.2 Aperçu des interactions médicamenteuses .................................................... 19
9.3 Interactions médicament-comportement....................................................... 19
9.4 Interactions médicament-médicament ........................................................... 19
9.5 Interactions médicament-aliment ................................................................... 20
9.6 Interactions médicament-plante médicinale .................................................. 20
9.7 Interactions médicament-tests de laboratoire ............................................... 20
10 PHARMACOLOGIE CLINIQUE .................................................................................... 20
10.1 Mode d’action ................................................................................................. 20
10.2 Pharmacodynamie ........................................................................................... 20
10.3 Pharmacocinétique .......................................................................................... 22
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 24
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 25
PARTIE II : INFORMATION SCIENTIFIQUES ........................................................................... 27
13 INFORMATION PHARMACEUTIQUES ........................................................................ 27
14 ESSAIS CLINIQUES .................................................................................................... 27
14.1 Essais cliniques par indication ......................................................................... 27 Imagerie du SNC chez l’adulte ......................................................................................... 27
Imagerie du SNC chez l’enfant de 2 à 18 ans ................................................................... 30
Imagerie du SNC chez l’enfant de moins de 2 ans ........................................................... 31
15 MICROBIOLOGIE ...................................................................................................... 34
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 34
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 38
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
DOTAREM (solution injectable de gadotérate de méglumine) est un produit médical destiné exclusivement à un usage diagnostique.
DOTAREM est indiqué chez l’adulte et l’enfant (y compris les nouveau-nés à terme) pour :
le rehaussement du contraste pendant les examens IRM du crâne et de la colonne vertébrale. Voir
4.2 Dose recommandée et modification posologique pour les recommandations posologiques particulières.
1.1 Enfants
Enfants (0-18 ans) :
D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de DOTAREM dans la population pédiatrique ont été démontrées.
Par conséquent, Santé Canada a autorisé une indication pour usage pédiatrique. Voir 1 INDICATIONS.
L'utilisation d'agents macrocycliques peut être préférable chez les patients potentiellement vulnérables tels que les enfants.
Voir 8.2.1 Enfants, 10.3 Pharmacocinétique - Populations états pathologiques particuliers – Enfants, 4 POSOLOGIE ET ADMINISTRATION et 14 ESSAIS CLINIQUES – Effets cardiaques : Intervalle QT.
1.2 Personnes âgées
Personnes âgées (> 65 ans) :
Aucune précaution particulière n’est nécessaire chez le patient âgé, sauf en cas d’altération de la fonction rénale (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » et 7 MISES EN GARDE ET PRÉCAUTIONS – Rénal).
2 CONTRE-INDICATIONS
Le gadotérate de méglumine est contre-indiqué pour l’administration par voie sous-arachnoïdienne
(ou épidurale).
Le gadotérate de méglumine est contre-indiqué chez les patients qui présentent une hypersensibilité
à ce médicament ou à l’un des ingrédients de la formulation de ce dernier ou des composants du récipient. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE de la monographie du produit. (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Hypersensibilité).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Fibrose néphrogénique systémique
Les produits de contraste à base de gadolinium (PCBG) accroissent le risque de fibrose néphrogénique systémique (FNS) chez les patients présentant :
une insuffisance rénale sévère aiguë ou chronique (débit de filtration glomérulaire
< 30 ml/min/1,73m2)
Chez ces patients, il convient d’éviter l’utilisation de produits de contraste à base de gadolinium, sauf si les informations diagnostiques sont essentielles et ne sont pas disponibles avec une IRM (imagerie par résonance magnétique) sans injection de produit de contraste. Une FNS peut se traduire par une fibrose systémique à l’issue fatale ou débilitante touchant la peau, les muscles et les organes internes. Effectuer un dépistage d’altération de la fonction rénale chez tous les patients en procédant à un interrogatoire et/ou à des examens biologiques. Lors de l’administration d’un produit de contraste à base de gadolinium, ne pas dépasser la posologie recommandée (voir 4.2 Dose recommandée et modification posologique) et laisser passer un laps de temps suffisant pour permettre l’élimination du produit de l’organisme avant toute nouvelle administration. (Voir 7 MISES EN GARDE ET PRÉCAUTIONS – Généralités, Rénal et Peau et 8.5 Effets indésirables observés après la mise en marché)
USAGE INTRATHECAL NON AUTORISE
L’administration intrathecale de PCBG peut provoquer des réactions graves, potentiellement mortelles voire mortelles. DOTAREM n’est pas approuvé pour une utilisation intrathécale (voir 2 CONTRE-INDICATIONS ; 7 MISES EN GARDE ET PRECAUTIONS – Risques liés à l’administration intrathecale).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- DOTAREM est exclusivement destiné à une administration intraveineuse.
- L'utilisation d'agents macrocycliques peut être préférable chez certains patients, tels que ceux pouvant recevoir des doses répétées de PCBG en raison de circonstances cliniques individuelles et chez d'autres patients potentiellement vulnérables tels que les enfants et les femmes enceintes. (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Enfants < 2 ans : DOTAREM doit être administré en bolus intraveineux, manuellement à un débit d'environ 1 à 2 ml/s, suivi d'un rinçage au sérum physiologique au même débit. Une voie d'abord veineuse doit être établie et maintenue tout au long de l’examen.
4.2 Dose recommandée et modification posologique
- Pour les patients adultes et pédiatriques (y compris les nouveau-nés à terme), la posologie recommandée de DOTAREM est de 0,2 ml/kg (0,1 mmol/kg) de poids corporel administrée en bolus intraveineux, manuellement ou par injecteur automatique, à un débit d’environ 2 ml/seconde pour les adultes et de 1 à 2 ml/seconde pour les patients pédiatriques. Le Tableau 1 fournit les volumes des doses en fonction du poids.
- Pour les populations spécifiques (patients pédiatriques, âgés, insuffisants hépatiques, insuffisants rénaux), il n’est pas nécessaire d’ajuster la posologie et il convient donc d’utiliser la dose recommandée pour les patients adultes.
- Il est recommandé d’utiliser la dose efficace la plus faible.
Tableau 1 - Volumes de l’injection de DOTAREM par poids corporel
Poids corporel Kilogrammes (kg) | Volume Millilitres (ml) |
| 2.5 | 0,5 |
| 5 | 1 |
| 10 | 2 |
| 20 | 4 |
| 30 | 6 |
| 40 | 8 |
| 50 | 10 |
| 60 | 12 |
| 70 | 14 |
| 80 | 16 |
| 90 | 18 |
| 100 | 20 |
| 110 | 22 |
| 120 | 24 |
| 130 | 26 |
| 140 | 28 |
| 150 | 30 |
Pour s’assurer de l’injection complète de DOTAREM, faire suivre l’injection d’un rinçage au sérum physiologique. L’IRM avec injection de produit de contraste peut commencer immédiatement après l’injection de DOTAREM.
4.3 Reconstitution
Non applicable.
4.4 Administration
Inspecter visuellement DOTAREM afin de déceler d’éventuelles particules avant l’administration. Ne pas utiliser la solution si des particules sont présentes ou si le récipient semble endommagé. DOTAREM doit avoir l’aspect d’une solution claire, incolore à jaune. Ne pas mélanger avec d’autres médicaments ou une alimentation parentérale.
DOTAREM doit être aspiré dans la seringue et administré immédiatement en utilisant une technique stérile. Les parties inutilisées du médicament doivent être jetées.
Le bouchon en caoutchouc ne doit jamais être percé plus d’une fois.
4.5 Dose oubliée
Non applicable.
5 SURDOSAGE
DOTAREM administré à des volontaires sains et à des patients à des doses cumulées pouvant atteindre 0,3 mmol/kg a été toléré de façon similaire à des doses plus faibles. Aucune réaction à un surdosage de DOTAREM n’a été signalée.
L’utilisation de produits d’une classe similaire à celle de DOTAREM a donné lieu à des cas d’insuffisance rénale aiguë en général chez des patients présentant une altération rénale préexistante. DOTAREM doit être utilisé avec prudence chez les patients présentant une insuffisance rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Rénal et 4.2 Dose recommandée et modification posologique). En cas de surdosage involontaire, DOTAREM peut être éliminé de l’organisme par hémodialyse. Cependant, nous ne savons pas si l’hémodialyse prévient la FNS. (Voir 7 MISES EN GARDE ET PRÉCAUTIONS – Rénal).
Il existe un risque plus élevé de surdosage chez les enfants de moins de 2 ans. Les volumes recommandés doivent être strictement suivis et l'injection manuelle doit être utilisée dans ce groupe de patients afin de prévenir un surdosage éventuel.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 2 – Formes posologiques, concentrations, composition et emballage
Chaque ml de DOTAREM contient :
- 376,9 mg de gadotérate de méglumine, ce qui correspond à 202,5 mg d’acide 1,4,7,10-tétra-azacyclododécane N, N’, N’’, N’’’ tétra-acétique (DOTA), 90,62 mg d’oxyde de gadolinium et 97,6 mg de méglumine.
- Eau pour préparations injectables, q.s. 1 ml
DOTAREM a un pH de 6,5 à 8,0. Aucun agent de conservation n’est ajouté.
DOTAREM est une solution claire, incolore à jaune contenant 376,9 mg/ml de gadotérate de méglumine (équivalent à 0,5 mmol/ml). DOTAREM est disponible en flacons et en seringues préremplies et le contenu est stérile.
Pour la forme flacon, DOTAREM est conditionné en flacons de verre transparent de type II, fermé par un bouchon en élastomère halobutyle et sertie d’une capsule en aluminium.
Les présentations en flacons sont :
- 5 ml en flacon de 10 ml
- 10 ml en flacon de 10 ml
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Intraveineuse | Solution / 376,9 mg/ml gadotérate de méglumine équivalent à 0,5 mmol/ml | Eau pour préparations injectables. | ||
- 15 ml en flacon de 20 ml
- 20 ml en flacon de 20 ml
- 60 ml en flacon de 60 ml
- 100 ml en flacon de 100 ml
- 100 ml en flacon de 125 ml
Pour la forme seringue préremplie, DOTAREM est conditionné en seringues de verre transparent de type I avec capuchon polymérique et piston chlorobutyle. La tige de piston est fournie.
Les présentations en seringues préremplies sont :
- 10 ml en seringue de 10 ml
- 15 ml en seringue de 20 ml
- 20 ml en seringue de 20 ml
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter « ENCADRE MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
Généralités
S’assurer de la perméabilité du cathéter et des vaisseaux avant l’injection de DOTAREM. Un épanchement dans les tissus pendant l’administration de DOTAREM peut entraîner une irritation des tissus.
Le gadotérate de méglumine ne doit pas être injecté par voie sous-arachnoïdienne (ou épidurale).
Les examens d’IRM avec injection de DOTAREM doivent être réalisés par du personnel médical qui a reçu la formation nécessaire et qui connaît précisément la procédure à réaliser.
Affections du système nerveux central (SNC)
Comme avec les autres produits de contraste contenant du gadolinium, des précautions particulières sont nécessaires chez les patients présentant un seuil épileptogène bas. Des précautions doivent être prises, par exemple une étroite surveillance. Tous les équipements et médicaments nécessaires au traitement d’éventuelles convulsions doivent être, au préalable, prêts à l’emploi.
Hypersensibilité
Des réactions anaphylactiques et anaphylactoïdes ont été signalées avec DOTAREM, impliquant des manifestations cardiovasculaires, respiratoires et/ou cutanées. Un collapsus circulatoire entraînant le décès est survenu chez certains patients. Dans la plupart des cas, les premiers symptômes sont apparus dans les minutes suivant l’administration de DOTAREM et ont disparu avec un traitement d’urgence rapide.
Avant l’administration de DOTAREM, rechercher pour tous les patients, tout antécédent de réaction
à des produits de contraste, d’asthme bronchique et/ou de manifestations allergiques. Ces patients pourraient présenter un risque accru de réaction d’hypersensibilité à DOTAREM.
- N’administrer DOTAREM que dans les situations où du personnel formé et des traitements sont rapidement disponibles, pour le traitement de réactions d’hypersensibilité, y compris du personnel formé en réanimation.
Pendant et après l’administration de DOTAREM, garder les patients en observation pendant au moins
30 minutes afin de déceler d’éventuels signes et symptômes de réactions d’hypersensibilité.
Neurologique
Accumulation du gadolinium dans le cerveau
Les données actuelles suggèrent que le gadolinium pourrait s’accumuler dans le cerveau après l’administration de doses multiples de PCBG. Une augmentation d’intensité du signal a été observée, sans produit de contraste, sur des images pondérées en T1 du cerveau de patients dont la fonction rénale était normale et après qu’ils ont reçu des doses multiples de PCBG. Du gadolinium a été détecté dans le tissu cérébral après de multiples expositions aux PCBG, en particulier au niveau du noyau dentelé et du globus pallidus. Les données disponibles suggèrent que le risque d’accumulation du gadolinium est plus élevé après administrations répétées d’agents de contraste linéaires que d’agents de contraste macrocycliques.
Pour l’heure, la portée clinique de l’accumulation du gadolinium dans le cerveau est inconnue; toutefois, l’accumulation du gadolinium pourrait nuire à l’interprétation des résultats des examens d’imagerie par résonance magnétique du cerveau. Afin de réduire au minimum les risques potentiellement associés à l’accumulation du gadolinium dans le cerveau, il est recommandé d’utiliser la dose efficace la plus faible et de procéder à une évaluation bénéfices/risques rigoureuse avant d’administrer des doses répétées.
Rénal
L’utilisation de produits d’une classe similaire à celle de DOTAREM a donné lieu à des cas d’insuffisance rénale aiguë. Les autres facteurs susceptibles d’accroître le risque de FNS sont notamment des doses réitérées ou supérieures aux doses recommandées de PCBG et le degré de l’insuffisance rénale au moment de l’exposition.
L’exposition aux PCBG accroît le risque de FNS chez les patients présentant :
une insuffisance rénale chronique sévère (débit de filtration glomérulaire
< 30 ml/min/1,73m2), ou
- une insuffisance rénale aiguë.
- Effectuer un dépistage de l’altération de la fonction rénale chez tous les patients en procédant à un interrogatoire et/ou à des examens biologiques.
- Le risque, s’il existe, de développement d’une FNS chez les patients atteints d’insuffisance rénale légère à modérée ou présentant une fonction rénale normale est inconnu et il est préférable de s’en tenir à l’utilisation prudente de la dose la plus faible possible de PCBG.
(Voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », 7 MISES EN GARDE ET PRÉCAUTIONS - Peau et 8.5 Effets indésirables observés après la mise en marché).
Chez les patients présentant une altération sévère de la fonction rénale, il convient de soupeser soigneusement les bénéfices du gadotérate de méglumine par rapport aux risques, l’élimination étant retardée chez ces patients. Le gadotérate de méglumine étant excrété par voie rénale, s’assurer de laisser un laps de temps suffisant pour permettre l’élimination du produit de contraste de l’organisme avant toute nouvelle administration chez les patients présentant une insuffisance rénale. DOTAREM peut être éliminé de l’organisme par hémodialyse. Cependant, nous ne savons pas si l’hémodialyse prévient la FNS. Pour les patients recevant une hémodialyse au moment de l’administration de DOTAREM, il serait intéressant d’en envisager l’instauration rapide après l’administration de DOTAREM afin de favoriser l’élimination du produit de contraste.
Fibrose néphrogénique systémique (FNS)
Les PCBG accroissent le risque de fibrose néphrogénique systémique (FNS) chez les patients présentant une insuffisance rénale sévère aiguë ou chronique (débit de filtration glomérulaire < 30 ml/min/1,73m2). Chez ces patients, il convient d’éviter l’utilisation de PCBG, sauf si les informations diagnostiques sont essentielles et ne sont pas disponibles avec une IRM (imagerie par résonance magnétique) sans injection de produit de contraste. Pour les patients hémodialysés, il serait intéressant d’envisager une hémodialyse rapidement après l’administration de PCBG afin de favoriser l’élimination du produit de contraste. Cependant, nous ne savons pas si l’hémodialyse prévient la FNS.
Les autres facteurs susceptibles d’accroître le risque de FNS sont notamment des doses réitérées ou supérieures aux doses recommandées de PCBG et le degré de l’insuffisance rénale au moment de l’exposition.
Le développement d’une FNS est considéré comme un possible effet de classe exercé par tous les PCBG.
Des rapports de pharmacovigilance ont relevé le développement d’une FNS après des administrations uniques et multiples de PCBG. Ces rapports n’ont pas toujours identifié un produit spécifique. Lorsqu’un produit particulier était identifié, le produit le plus fréquemment mentionné était le gadodiamide (OMNISCAN®), suivi du gadopentétate de diméglumine (MAGNEVIST®), du gadoversétamide (OPTIMARK®) et du gadobutrol (GADOVIST®). Une FNS s’est développée après l’administration séquentielle de gadodiamide avec du gadobénate de diméglumine (MULTIHANCE®) ou du gadotéridol (PROHANCE®). Le nombre de rapports de pharmacovigilance est susceptible de varier avec le temps et pourrait ne pas refléter la proportion de cas réellement associés à un produit de contraste particulier à base de gadolinium.
L’ampleur du risque de FNS après une exposition à un produit de contraste particulier à base de gadolinium est inconnue et peut varier en fonction des produits. Les rapports publiés sont limités et estiment principalement le risque de FNS avec le gadodiamide. Dans une étude rétrospective portant sur 370 patients atteints d’insuffisance rénale sévère qui avaient reçu du gadodiamide, le risque estimé de développement d’une FNS était de 4 %. Le risque, s’il existe, de développement d’une FNS chez les patients atteints d’insuffisance rénale légère à modérée ou présentant une fonction rénale normale est inconnu et il est préférable de s’en tenir à l’utilisation prudente de la dose la plus faible possible de PCBG.
Aucune FNS n’a été signalée chez des patients ayant clairement été uniquement exposés à DOTAREM.
Effectuer un dépistage d’altération de la fonction rénale chez tous les patients en procédant à un interrogatoire et/ou à des examens biologiques. Lors de l’administration d’un PCBG, ne pas dépasser la posologie recommandée et laisser passer un laps de temps suffisant pour permettre l’élimination du produit de l’organisme avant toute nouvelle administration. (Voir 10 PHARMACOLOGIE CLINIQUE et 4.2 Dose recommandée et modification posologique)
Une biopsie cutanée est nécessaire pour exclure le diagnostic d’affections cutanées s’accompagnant d’une symptomatologie similaire (par ex., scléromyxœdème). (Voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », 7 MISES EN GARDE ET PRECAUTIONS - Généralités, Rénal et Peau et 8.5 Effets indésirables observées après la mise en marché)
Peau
La FNS a été identifiée pour la première fois en 1997 et n’a, jusqu’à présent, été observée que chez des patients souffrant d’affection rénale. Il s’agit d’une affection systémique dont les effets principaux et les plus visibles apparaissent sur la peau. Les lésions cutanées associées à cette affection sont provoquées par une fibrose excessive et sont généralement réparties de façon symétrique sur les membres et le tronc. La peau atteinte s’épaissit, ce qui peut limiter la flexion et l’extension des articulations et se traduire par des rétractions musculaires sévères. La fibrose associée à la FNS peut s’étendre sous le derme et atteindre les tissus sous-cutanés, les muscles striés, le diaphragme, la plèvre, le péricarde et le myocarde. L’issue de la FNS peut être fatale. (Voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », 7 MISES EN GARDE ET PRECAUTIONS - Généralités et Rénal et 8
EFFETS INDÉSIRABLES
- 8.5 Effets indésirables observées après la mise en marché)
Risques liés à l’administration intrathécale
Des cas graves, potentiellement mortels ou mortels, principalement accompagnés de réactions neurologiques (coma, encéphalopathie, convulsions), ont été rapportés lors de l’administration intrathécale non autorisée de PCBG. DOTAREM n’est pas autorisé pour une administration intrathécale (voir 2 CONTRE-INDICATIONS ; 3 MISES EN GARDE ET PRECAUTIONS IMPORTANTES ; 4.1 Considérations posologiques).
7.1 Populations particulières
7.1.1 Femmes enceintes
Les PCBG traversent le placenta et entraînent une exposition fœtale et une rétention de gadolinium. DOTAREM ne doit être utilisé pendant la grossesse que si le bénéfice justifie le risque potentiel pour le fœtus. Il n'existe aucune preuve concluante d'une association claire entre les PCBG et les effets indésirables chez le fœtus exposé. Cependant, une étude de cohorte rétrospective, comparant les femmes enceintes qui avaient eu un examen IRM avec administration de PCBG aux femmes enceintes qui n'avaient pas eu d'IRM, a rapporté une fréquence plus élevée de mortinaissances et de décès néonatals dans le groupe recevant une IRM avec administration de PCBG. Les limites de cette étude incluent le manque de comparaison avec l'IRM sans contraste, le manque d'informations sur l'indication maternelle pour l'IRM et le type de PCBG utilisé. Dans l'ensemble, ces données empêchent une évaluation fiable du risque potentiel d’effets indésirables chez le fœtus avec l'utilisation des PCBG pendant la grossesse.
L'utilisation d'agents macrocycliques peut être préférable chez certains patients, tels que ceux pouvant recevoir des doses répétées de PCBG en raison de circonstances cliniques individuelles et chez d'autres patients potentiellement vulnérables tels que les femmes enceintes.
Aucune étude adéquate et bien contrôlée n’a été menée chez la femme enceinte avec DOTAREM. Aucun effet sur le développement embryo-fœtal n’a été observé chez le rat ou le lapin à des doses pouvant atteindre 10 mmol/kg/jour chez le rat ou 3 mmol/kg/jour chez le lapin. Les doses chez le rat et le lapin étaient respectivement de 16 et 10 fois la posologie recommandée chez l’homme fondée sur la surface corporelle. DOTAREM ne doit être utilisé pendant la grossesse que si le bénéfice potentiel justifie le risque possible pour le fœtus. (Voir 16 TOXICOLOGIE NON CLINIQUE)
7.1.2 Allaitement
Le passage de DOTAREM dans le lait des femmes allaitantes n’a pas fait l’objet de recherches chez l’être humain. Des observations limitées sur l’utilisation de PCBG chez les femmes allaitantes indiquent que 0,01 % à 0,04 % de la dose maternelle de gadolinium est excrété dans le lait maternel. De nombreux médicaments étant excrétés dans le lait maternel humain, il convient de faire preuve de prudence lorsque DOTAREM est administré à une femme allaitante. Les données non cliniques montrent que le gadotérate de méglumine est excrété dans le lait maternel en de très faibles quantités (< 0,1 % de la dose administrée par voie intraveineuse) et que son taux d’absorption via le tractus gastro-intestinal est faible. Le médecin et la femme allaitante doivent décider s’il faut continuer l’allaitement ou l’interrompre pendant 24 heures après l’administration de gadotérate de méglumine.
7.1.3 Enfants
Enfants (0-18 ans) :
L'utilisation d'agents macrocycliques peut être préférable chez les patients potentiellement vulnérables tels que les enfants.
La sécurité d’emploi et l’efficacité de DOTAREM ont été établies à une dose unique de 0,1 mmol/kg chez les patients pédiatriques (y compris les nouveau-nés à terme) pour une utilisation intraveineuse pour l’IRM du crâne et de la colonne vertébrale. Aucune modification posologique en fonction de l’âge n’est nécessaire dans cette population (voir 4 POSOLOGIE ET ADMINISTRATION et 14 ESSAIS CLINIQUES).
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) :
Globalement, aucune différence n’a été observée en termes de sécurité d’emploi ou d’efficacité entre les patients âgés et les sujets plus jeunes dans les études cliniques. En général, l’utilisation de DOTAREM chez les patients âgés doit être prudente et tenir compte de la fréquence supérieure d’altération de la fonction rénale, de maladies concomitantes ou d’autres traitements médicamenteux. Aucune modification posologique liée à l’âge n’est nécessaire.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Comme avec les autres produits de contraste, on a observé, quoique rarement, des réactions allergoïdes retardées apparaissant plusieurs heures ou plusieurs jours après l’administration. Des réactions anaphylactoïdes peuvent se produire. Les patients présentant des antécédents de réaction aux produits de contraste, d’allergie ou d’asthme bronchique souffrent plus fréquemment de réactions d’hypersensibilité que les autres (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Hypersensibilité).
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. C’est pourquoi les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Population adulte
Essais cliniques pour les indications concernant le système nerveux central
Un total de 20 études cliniques ont été menées, principalement chez l’adulte (> 18 ans), pour réaliser des images du SNC, afin d’évaluer la sécurité d’utilisation de DOTAREM chez 1 188 patients adultes (51,4 % d’hommes ; âge moyen ± ET : 50,5 ± 15,9 ans). Un total de 113 événements post-injection, principalement d’intensité légère à modérée, ont été signalés pour 84 patients (7,1 %). Sur ces 113 événements indésirables, 55 signalés chez 43 patients (3,6%) ont été évalués comme reliés au DOTAREM. Aucun effet indésirable au médicament n’est survenu à une fréquence supérieure à 1 %. Les effets indésirables les plus fréquemment rencontrés étaient la nausée (0,8 %), les maux de tête (0,4 %) et la douleur au point d’injection (0,3 %).
Profil de sécurité global
Les données présentées ci-dessous reflètent l’exposition à DOTAREM de 2 867 patients, dont 185 patients pédiatriques. En tout, 55 % des patients étaient des hommes. Dans les essais cliniques pour lesquels l’origine ethnique avait été enregistrée, la répartition ethnique était de 80 % de type caucasien, 12 % d’asiatiques, 4 % de noirs et 4 % d’autres origines. L’âge moyen était de 53 ans (extrêmes, de 0,1 à 97 ans).
Globalement, 4,0 % des patients ont signalé au moins un effet indésirable, survenant principalement immédiatement ou plusieurs jours après l’administration de DOTAREM. La plupart des événements indésirables étaient d’intensité légère ou modéré et de nature transitoire.
Aucun effet indésirable au médicament n’est survenu à un taux supérieur à 1,0 %.
Le Tableau 3 répertorie les effets indésirables les plus courants survenus chez ≥ 0,2 % des patients ayant reçu DOTAREM.
Tableau 3 - Effets indésirables les plus courants après l’administration de DOTAREM dans les essais cliniques
| Terme préféré | N = 2 867 | |
| n (%) de patients | n d’événements | |
| Nausées | 16 (0,6 %) | 16 |
| Maux de tête | 12 (0,4 %) | 12 |
| Douleur au point d’injection | 12 (0,4 %) | 12 |
| Froideur au point d’injection | 6 (0,2 %) | 7 |
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants
Lors des essais cliniques réalisés, 185 enfants (52 enfants âgés de moins de 24 mois, 33 enfants âgés de 2 à 5 ans, 57 enfants âgés de 6 à 11 ans et 43 enfants âgés de 12 à 17 ans) ont reçu DOTAREM. Un enfant de moins de 2 ans (1,9%) et six enfants de plus de 2 ans (4,5%) ont présenté au minimum un effet indésirable après administration de DOTAREM. Pour le patient en dessous de 2 ans, l'effet indésirable était une éruption d'intensité modérée. Parmi les patients âgés de plus de 2 ans, l'effet indésirable le plus fréquemment rapporté était les céphalées (2 patients, 1,5%). Les autres effets indésirables signalés chez au plus un patient étaient le prurit, la sensation vertigineuse, les nausées, les vomissements, l'hématurie, l'asthénie, l'urticaire au site d'injection. La plupart des événements indésirables étaient d’intensité légère et de nature transitoire, et un rétablissement sans traitement a été observé chez tous les patients.
Tous les événements indésirables, quelle que soit la relation avec l'administration du produit, rapportés chez les enfants de moins de 2 ans dans l'étude clinique DGD-44-063 sont listés dans le tableau 4.
Tableau 4 - Événements indésirables rapportés après l'administration de DOTAREM chez des enfants de moins de 2 ans (étude DGD-44-063)
| Données de tolérance | ||||||||||||||
| (N=45) | ||||||||||||||
| Système organique | Termes privilégiés | n (%) | n | |||||||||||
| sujets | évènements | |||||||||||||
| Affections du système sanguin et lymphatique | Leucopénie | 2 (4,4%) | 2 | |||||||||||
| Anemie* | 1 (2,2%) | 1 | ||||||||||||
| Thrombocytopénie | 1 (2,2%) | 1 | ||||||||||||
| Affections gastro-intestinales | Douleur abdominale | 1 (2,2%) | 1 | |||||||||||
| Diarrhée | 1 (2,2%) | 1 | ||||||||||||
| Nausée | 1 (2,2%) | 1 | ||||||||||||
| Vomissements | 1 (2,2%) | 1 | ||||||||||||
| Affections générales et liées au site d’administration | Pyrexie* | 6 (13,3%) | 6 | |||||||||||
| Dispositif difficile à utiliser | 1 (2,2%) | 1 | ||||||||||||
| Fatigue | 1 (2,2%) | 1 | ||||||||||||
| Infections et infestations | Bronchite | 1 (2,2%) | 1 | |||||||||||
| Infection | 1 (2,2%) | 1 | ||||||||||||
| Nasopharyngite | 1 (2,2%) | 1 | ||||||||||||
| Rhinite | 1 (2,2%) | 1 | ||||||||||||
| Inflammation des amygdales | 1 (2,2%) | 1 | ||||||||||||
| Infection des voies | 1 (2,2%) | 1 | ||||||||||||
| respiratoires supérieures * | ||||||||||||||
| Infection urinaire | 1 (2,2%) | 1 | ||||||||||||
| Affections du système nerveux | Tremblements | 1 (2,2%) | 1 | |||||||||||
| Affections respiratoires, thoraciques et | Toux | 1 (2,2%) | 1 | |||||||||||
| médiastinales | ||||||||||||||
| Affections de la peau et du tissu sous-cutané | Eruption cutanée** | 1 (2,2%) | 1 | |||||||||||
* L'infection des voies respiratoires supérieures, l'anémie et un cas de pyrexie étaient des EI graves ** L'éruption cutanée était le seul événement considéré comme lié à l'administration du produit (effet indésirable)
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Effets indésirables peu courants (< 1 %) détectés lors des essais cliniques
Le Tableau 5 répertorie tous les événements indésirables considérés comme étant liés au médicament
Tableau 5 - Ensemble des événements indésirables considérés comme étant liés à DOTAREM par l’investigateur et signalés par moins de 1 % des patients pendant les essais cliniques (N = 2 867)
| Système organique | Peu fréquent (≥ 0,1 % et < 1 %) | Rare (< 0,1 %) |
| Affections cardiaques | Palpitations | |
| Affections oculaires | Œdème palpébral | |
| Affections gastro-intestinales | Nausées | Diarrhée |
Douleur dans la partie supérieure de l’abdomen Sécheresse buccale Vomissements Douleur abdominale Douleur dans la partie inférieure de l’abdomen Gêne orale Paresthésie orale Hypersécrétion salivaire | ||
| Affections générales et liées au site d’administration | Douleur au point d’injection Froideur au point d’injection Fatigue Sensation de chaleur Sensation de froid Asthénie Inflammation au point d’injection Douleur Extravasation au point d’injection Gonflement au point d’injection Chaleur au point d’injection | Extravasation Hémorragie au niveau du cathéter Douleur thoracique Frissons Gêne au point d’injection Prurit au point d’injection Urticaire au point d’injection Ecchymose au point de ponction du vaisseau |
| Affections du système immunitaire | Hypersensibilité | |
| Infections et infestations | Grippe Rhinopharyngite | |
| Investigations | Augmentation du taux de créatinine sanguine Augmentation du taux de lactate déshydrogénase sanguine | Diminution du taux de glucose sanguin Augmentation du taux de glucose sanguin Augmentation de la pression artérielle Augmentation de la pression artérielle systolique Augmentation de la fréquence cardiaque Augmentation du nombre de globules blancs |
Affections musculo- squelettiques et des tissus conjonctifs | Douleur aux extrémités | Myalgie |
| Affections du système nerveux | Mal de tête Sensation de brûlure Sensation vertigineuse Somnolence Dysgueusie Paresthésie | Présyncope |
| Affections psychiatriques | Anxiété Hallucination olfactive | |
| Affections du rein et des voies urinaires | Chromaturie Hématurie Insuffisance rénale |
| Affections respiratoires, thoraciques et médiastinales | Gêne laryngée | Éternuement Sensation de suffocation Sensation de gorge serrée |
| Affections de la peau et du tissu sous-cutané | Éruption Prurit | Hyperhidrose Rash érythémateux |
| Affections vasculaires | Hypotension Hypertension |
En tout, 8 décès ont été rapportés de 51 études cliniques. Aucun des événements indésirables ayant conduit au décès n’a été estimé être lié à DOTAREM. Un total de 19 patients (0,7 %) a connu au moins un événement indésirable grave non létal. Deux événements indésirables graves ont été considérés comme étant possiblement liés à DOTAREM : hypersensibilité (intensité modérée, guérie sans traitement) et insuffisance rénale (intensité légère, guérie avec séquelles).
8.3.1 Réactions indésirables peu courantes observées au cours des essais cliniques – enfants
Non disponible.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Les examens biologiques comprenaient la biochimie, l’hématologie et l’analyse d’urine ; ils ont été réalisés sur les patients, généralement avant et après l’injection à divers moments dans le temps. Aucune variation cliniquement significative ou valeur anormale n’a été observée dans la plupart des essais cliniques. Les rares valeurs anormales cliniquement significatives ont été principalement attribuées à la maladie sous-jacente et sont survenues dans des cas isolés. Les résultats biologiques anormaux considérés comme étant peut-être ou probablement liés à DOTAREM ont été peu fréquents (augmentation du taux de créatinine sanguine et augmentation du taux de lactate déshydrogénase) ou rares (augmentation ou diminution du taux de glucose sanguin, augmentation du nombre de globules blancs).
Dans la population pédiatrique, aucun changement conséquent n’a été observé entre l’inclusion et le suivi.
8.5 Effets indésirables observés après la mise en marché
Fibrose néphrogénique systémique (FNS)
Des rapports de pharmacovigilance ont relevé le développement d’une FNS après des administrations uniques et multiples de PCBG. Ces rapports n’ont pas toujours identifié un produit spécifique. Lorsqu’un produit particulier était identifié, le produit le plus fréquemment mentionné était le gadodiamide (OMNISCAN®), suivi du gadopentétate de diméglumine (MAGNEVIST®), du gadoversétamide (OPTIMARK®) et du gadobutrol (GADOVIST®). Une FNS s’est développée après l’administration séquentielle de gadodiamide avec du gadobénate de diméglumine (MULTIHANCE®) ou du gadotéridol (PROHANCE®). Le nombre de rapports de pharmacovigilance est susceptible de varier avec le temps et peut ne pas refléter la proportion de cas réellement associés avec un produit de contraste particulier à base de gadolinium. L’ampleur du risque de FNS après une exposition à un produit de contraste particulier à base de gadolinium est inconnue et peut varier en fonction des produits. Les rapports publiés sont limités et estiment principalement le risque de FNS avec le gadodiamide. Dans une étude rétrospective portant sur 370 patients atteints d’insuffisance rénale sévère qui avaient reçu du gadodiamide, le risque estimé de développement d’une FNS était de 4 %. Le risque, s’il existe, de développement d’une FNS chez les patients atteints d’insuffisance rénale légère à modérée ou présentant une fonction rénale normale est inconnu et il est préférable de s’en tenir à l’utilisation prudente de la dose la plus faible possible de PCBG. (Voir également 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » et 7 MISES EN GARDE ET PRÉCAUTIONS - Généralité, Peau et Rénal)
Aucune FNS n’a été signalée chez des patients ayant clairement été uniquement exposés à DOTAREM.
Les effets indésirables supplémentaires suivants ont été identifiés depuis la commercialisation de DOTAREM. Ces effets étant signalés de façon volontaire par une population de taille incertaine, il n’est pas toujours possible d’en estimer la fréquence ou d’établir une relation de cause à effet avec l’exposition au médicament avec fiabilité.
Tableau 6 - Effets indésirables signalés depuis la commercialisation
| Système organique | Effet indésirable | |||||
| Affections cardiaques | Arrêt cardiaque, arrêt cardiorespiratoire, tachycardie | |||||
| Affections oculaires | Gonflement palpébral/oculaire, hyperhémie oculaire | |||||
| Affections gastro-intestinales | Douleur abdominale, dysphagie, vomissement | |||||
| Troubles généraux et anomalies au site d'administration | Douleur/gêne thoracique, frissons, œdème de la face, sensation | |||||
| de chaleur, réaction au site d'injection (incluant irritation, | ||||||
| gonflement, extravasation), malaise (incluant vertige), œdèmes | ||||||
| périphériques, fièvre | ||||||
| Affections du système immunitaire | Réaction anaphylactique*, choc anaphylactique*, réaction | |||||
| anaphylactoïde*, hypersensibilité | ||||||
| Affections du système nerveux | Convulsion, sensation vertigineuse, perte de conscience, | |||||
| paresthésie, syncope, tremblement | ||||||
| Affections du rein et des voies urinaires | Insuffisance rénale aiguë | |||||
| Affections respiratoires, thoraciques et médiastinales | Bronchospasme, toux, dysphonie, dyspnée, œdème laryngé, | |||||
| congestion nasale, œdème pharyngé, détresse respiratoire, | ||||||
| éternuement, irritation de la gorge, sensation de gorge serrée | ||||||
| Affections de la peau et du tissu sous-cutané | Angioedème, sueur froide, érythème, hyperhidrose, fibrose | |||||
| systémique néphrogénique#, papule, prurit, éruption | ||||||
| (érythémateuse, maculo-papuleuse), gonflement du visage, | ||||||
| urticaire | ||||||
| Affections vasculaires | Bouffée congestive, hypertension, hypotension, pâleur | |||||
* Des cas menaçant le pronostic vital et/ou à l’issue fatale de cet effet indésirable ont été signalés. # chez des patients ayant reçu d’autres PCBG ou bien quand cette situation ne pouvait pas être exclue. Aucun cas de fibrose systémique néphrogénique n’a été rapporté chez des patients ayant uniquement reçu du DOTAREM.
Pédiatrie < 2 ans
Les réactions suivantes ont été rapportées chez les enfants de moins de 2 ans depuis la commercialisation : érythème (2 patients) et urticaire (2 patients). Parallèlement, d’autres réactions ont été rapportées impliquant un patient par réaction: dermatite allergique, gonflement oculaire, diminution de la fréquence cardiaque, extravasation, induration au site d'injection, augmentation de la température corporelle, stridor, crise convulsive, tachycardie ou arrêt respiratoire. Six cas de surdosage, accidentel ou non, ont également été rapportés dans cette même classe d’âge.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Les études d’interactions médicamenteuses n’ont pas été réalisées avec DOTAREM.
9.3 Interactions médicament-comportement
Aucune interaction médicament-comportement n’a été établi.
9.4 Interactions médicament-médicament
Aucune interaction avec des médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base d’herbes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
DOTAREM n’interfère pas avec les mesures plasmatiques et sériques du calcium déterminées par tests colorimétriques.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le gadotérate de méglumine est une molécule paramagnétique qui développe un moment magnétique lorsqu’il est placé dans un champ magnétique. Le moment magnétique augmente les vitesses de relaxation des protons de l’eau dans son voisinage, entraînant une augmentation de l’intensité du signal (luminosité) des tissus.
Dans l’imagerie par résonance magnétique (IRM), la visualisation des tissus normaux et pathologiques dépend en partie des variations de l’intensité du signal radiofréquence qui se produit avec :
- 1) les différences de densité des protons
- 2) les différences des temps de relaxation spin-réseau ou longitudinale (T1)
- 3) les différences du temps de relaxation spin-spin ou transversale (T2)
Lorsqu’il est placé dans un champ magnétique, le gadotérate de méglumine raccourcit les temps de relaxation T1 et T2 dans les tissus cibles. Aux posologies recommandées, l’effet est observé avec la plus grande sensibilité dans les séquences pondérées en T1.
10.2 Pharmacodynamie
Le complexe paramagnétique de gadotérate de méglumine agit sur le signal IRM en raccourcissant le temps de relaxation des tissus, ce qui se traduit par une intensité accrue du signal des séquences pondérées en T1 et une intensité réduite du signal des séquences pondérées en T2. Les valeurs de relaxivité pour le gadotérate de méglumine sont similaires sur tout le spectre d’intensités de champ magnétique utilisé dans l’IRM clinique (0,2-1,5 T).
Tableau 7 - Relaxivité à 37 °C dans l’eau
| Relaxivité | r1 (mmol-1.l.s-1) | r2 (mmol-1.l.s-1) |
| À 0,5 T | 3,6 | 4,3 |
| À 1,5 T | 3,0 | 3,5 |
Les données actuelles indiquent que le gadolinium pourrait s’accumuler dans le cerveau après l’administration de doses multiples de PCBG, bien que le mécanisme exact du passage du gadolinium dans le cerveau n’ait pas été élucidé.
Études non cliniques
Sur les appareils cardiovasculaire et respiratoire, plusieurs études in vivo et in vitro ont été menées :
- Des études sur des chiens anesthésiés (jusqu’à 1 mmol/kg) et conscients (jusqu’à 5,5 mmol/kg) n’ont fait apparaître que des effets modérés et transitoires sur les paramètres cardiovasculaires et hémodynamiques, sans influence de la vitesse d’injection (lorsque celle-ci a été testée). Ces effets étaient principalement imputables à l’osmolalité de la solution injectée et au fort volume injecté.
- Aucun effet indésirable du gadotérate de méglumine n’a été observé sur l’ECG dans les études précédemment mentionnées chez le chien, ni aucun effet in vitro sur le potentiel d’action cardiaque dans les fibres de Purkinje du chien (concentration maximale testée : 10 mmol/l représentant environ 13 fois la Cmax plasmatique humaine après une dose IV de 0,1 mmol/kg).
- Dans un modèle sensibilisé chez le lapin anesthésié avec de l’alpha-chloralose et prétraité par de la méthoxamine, le gadotérate de méglumine a induit une augmentation de la fréquence cardiaque et une diminution de la tension artérielle (suivie par une augmentation secondaire) non significatives, mais n’a pas causé d’altération de l’ECG, en particulier des temps de conduction cardiaques (dose maximale testée : 4 mmol/kg).
Sur la fonction rénale :
- Une étude chez le chien anesthésié (dose maximale testée : 1 mmol/kg) n’a fait apparaître que des augmentations modérées et transitoires du débit sanguin rénal, du débit urinaire et de l’excrétion de l’urée et de la créatinine.
- Dans un modèle d’insuffisance rénale induite par le glycérol chez le rat, le gadotérate de méglumine administré à une dose de 2 mmol/kg n’a pas eu d’effet sur l’atteinte de la fonction rénale induite par le glycérol.
- Dans un modèle sensibilisé chez le rat prétraité par L-Name, la tolérance rénale au gadotérate de méglumine a été meilleure que celle de l’acide gadopentétique utilisé comme produit de comparaison. Les deux produits ont été injectés à une dose de 2 mmol/kg.
Sur le système nerveux central, le gadotérate de méglumine (administré à la dose de 1 mmol/kg) n’a montré aucun effet sur une batterie de tests chez la souris (motilité spontanée, hypnose induite par les barbituriques, température corporelle, effet analgésique, convulsions induites par le pentylènetétrazole). Le seul effet notable provoqué par le gadotérate de méglumine a été un effet proconvulsivant mineur chez la souris (voie i.v. à des niveaux de dose élevés) et le rat (voie intracisternale).
Sur les autres systèmes/fonctions (études in vitro), les observations suivantes ont été faites (à des fins de comparaison, la Cmax humaine après une dose de 0,1 mmol/kg était de 0,8 mmol/l) :
- Le gadotérate de méglumine, testé à 5, 25 et 50 mmol/l, a provoqué une diminution dépendante de la concentration de l’activité hémolytique du complément et de la production de C3a (effet plus faible qu’avec l’acide gadopentétique).
- Aucune libération d’histamine et de sérotonine n’a été observée des mastocytes péritonéaux du rat exposés augadotérate de méglumine (la concentration maximale testée a été de 150 mmol/l).
- Le gadotérate de méglumine (et l’acide gadopentétique), tous les deux testés de 10-1 à 10-8 M, a induit une inhibition modérée de certaines activités enzymatiques dépendantes du calcium (glutamate décarboxylase).
- Aucun effet hémolytique n’a été observé sur le sang de lapin et le sang humain à la concentration maximale testée de 50 mmol/l, tandis qu’une hémolyse et une diminution de la déformabilité des érythrocytes ont été observées avec le sang du rat à des concentrations élevées (de 125 à 50 mmol/l, respectivement).
Sur le système de coagulation, le gadotérate de méglumine a présenté un léger effet anticoagulant (à partir de 10-2M), ainsi qu’une inhibition partielle de l’agrégation plaquettaire (à partir de 50 mmol/l).
10.3 Pharmacocinétique
La pharmacocinétique du gadolinium total après administration par voie intraveineuse d’une dose de 0,1 mmol/kg de DOTAREM chez des sujets normaux se conforme à un modèle monocompartimental ouvert avec une demi-vie d’élimination moyenne (indiquée sous forme de moyenne ± ET) d’environ 1,4 ± 0,2 h et 2,0 ± 0,7 h chez les sujets féminins et masculins, respectivement. Un profil pharmacocinétique et des valeurs de demi-vie d’élimination similaires ont été observés après une injection intraveineuse de 0,1 mmol/kg de DOTAREM, suivie 20 minutes plus tard par une seconde injection de 0,2 mmol/kg (1,7 ± 0,3 h et 1,9 ± 0,2 h chez des sujets féminins et masculins, respectivement).
Distribution :
Chez le sujet normal, le volume de distribution à l’état d’équilibre du gadolinium total est de 179 ± 26 et 211 ± 35 ml/kg chez les sujets féminins et masculins, respectivement, ce qui est en gros équivalent à celui de l’eau extracellulaire.
Le gadotérate de méglumine ne subit pas de liaison protéique in vitro. L’ampleur de la répartition de le gadotérate de méglumine parmi les cellules sanguines n’est pas connue.
Métabolisme :
Le gadotérate de méglumine n’est pas connu pour être métabolisé.
Élimination
Après une dose de 0,1 mmol/kg de DOTAREM, le gadolinium total est excrété principalement dans les urines, 72,9 ± 17,0 % et 85,4 ± 9,7 % (moyenne ± ET) étant éliminés dans les 48 heures, chez les sujets féminins et masculins, respectivement. Des valeurs similaires ont été obtenues après une dose cumulée de 0,3 mmol/kg (0,1 + 0,2 mmol/kg, 20 minutes plus tard), 85,5 ± 13,2 % et 92,0 ± 12,0% étant récupérés dans les urines dans les 48 h chez des sujets féminins et masculins respectivement.
Chez les sujets sains, les taux de clairance rénale et totale du gadolinium total sont comparables (1,27 ± 0,32 et 1,74 ± 0,12 ml/min/kg chez les femmes ; et 1,40 ± 0,31 et 1,64 ± 0,35 ml/min/kg chez les hommes, respectivement), ce qui indique que le médicament est principalement éliminé par les reins. Dans la plage de dose étudiée (0,1 à 0,3 mmol/kg), la cinétique du gadolinium semble être linéaire.
Populations et états pathologiques particuliers
Enfants : la pharmacocinétique de DOTAREM a été évaluée chez des enfants jusqu’à 23 mois
(inclus) dans le cadre d’une étude multicentrique, réalisée en ouvert, à l’aide d’une approche de pharmacocinétique de population. Au total, 45 sujets ont reçu une dose intraveineuse unique de DOTAREM, soit 0,1 mmol/kg de poids corporel (0,2 ml/kg de poids corporel) à un débit de 1 à 2 ml/s, suivie de l’injection d’un sérum physiologique à un débit identique. Cette population comprenait 22 sujets de sexe masculin (48,9 %) et 23 sujets de sexe féminin (51,1 %) : 5 sujets âgés de 0 à 1 mois, 9 sujets âgés de 1 à 3 mois et 31 sujets âgés de 3 à 23 mois. L’âge des sujets allait de moins d'une semaine à 23,8 mois, avec une moyenne (± écart-type) de 9,9 (± 7,4) mois. Le poids corporel des sujets était compris entre 3 et 15 kg, avec une moyenne (± écart-type) de 8,1 (± 3,1) kg. Le niveau individuel de maturité rénale dans la population étudiée, exprimé par le débit de filtration glomérulaire estimé (DFGe), se situait entre 52 et 281 ml/min/1,73 m² and et 11 patients présentaient un DFGe inférieur à 100 mL/min/1,73 m2 (valeurs extrêmes : 52 à 95 ml/min/1,73 m2). Par conséquent, aucune donnée n'a été recueillie pour les patients pédiatriques ayant un DFGe <30 mL / min / 1,73 m².
Le meilleur ajustement des concentrations de DOTAREM a été obtenu selon un modèle bicompartimental, avec élimination linéaire à partir du compartiment central.
La clairance médiane ajustée au poids corporel a été estimée à 0,06 L/h/kg de poids corporel et augmentait avec le DFGe. La demi-vie d’élimination médiane estimée était de 1,35 h (Tableau 8). La variabilité interindividuelle globale était limitée, quels que soient les paramètres.
Tableau 8 - Profil pharmacocinétique du gadoterate de méglumine basé sur le modèle pharmacocinétique de la population finale chez les patients pédiatriques de moins de 2 ans
| Paramètre | Demie-vie terminale (h) | Clairance totale (L/h/kg) | Volume de distribution à l’état d’équilibre (L/kg) |
| Médiane | 1,3545 | 0,0602 | 0,0473 |
| 5e - 95e percentile | 1,0048 - 2,1621 | 0,0409 - 0,0933 | 0,0293 - 0,1231 |
| Min -Max | 0,8859 - 3,0291 | 0,0352 -0,1019 | 0,0273 - 0,1597 |
Une comparaison des concentrations simulées à 10 minutes (C10), 20 minutes (C20) et 30 minutes (C30) post-injection et ASC simulée chez des enfants de moins de 2 ans et chez des adultes en bonne santé après administration intraveineuse de DOTAREM à la dose de 0,1 mmol/kg de poids corporel a été réalisée (Tableau 9), sur la base du modèle final de pharmacocinétique de population.
Table 9 - Comparaison de l’ASC, C10, C20 et C30 entre les patients pédiatriques et les adultes
| Age | 0-<2 mois | 2-<6 mois | 6-<12 mois | 12-<24 mois | Adultes | |||||||||
| N sujets | 8 | 9 | 9 | 19 | 32 | |||||||||
| N* | 8000 | 9000 | 9000 | 19000 | 32000 | |||||||||
| C10 | 282,72 [144,19; 525,06] | 309,92 [145,15; 604,63] | 351,3 [150,24; 815,38] | 336,84 [123,28; 917,98] | 584,75 [416,78; 786,38] | |||||||||
| C20 | 266,43 [135,61; 485.9] | 284,62 [133,87; 543,82] | 299,26 | 261,09 | 450,18 | |||||||||
| [136,67; 612,94] | [108,98; 573,06] | [333,71; 600,52] | ||||||||||||
| C30 | 249,69 [128,13; 460,69] | 262,74 [124,2; 505,45] | 275,6 [125,19; 565,13] | 236,36 [97,498; 515,27] | 378,72 [281,33; 513,23] | |||||||||
ASC (h.µmol/L) | 1500,5 [911,45; 2434,9] | 1567,2 [961,31; 2591] | 1698,2 [1045,6; 2829,3] | 1611,8 [928,43; 2679,6] | 986,9 [744,91; 1301,8] | |||||||||
Les résultats sont exprimés en médiane [2,5e centile; 97,5e centile]
N *: Les données originales ont été utilisées pour les simulations et 1000 répétitions de cet ensemble de données ont été obtenues pour déterminer la distribution de C10, C20, C30 et ASC
C10, C20, C30: concentrations simulées à 10, 20 et 30 minutes; ASC: Aire sous la courbe
Le comportement pharmacocinétique de DOTAREM après injection intraveineuse unique de 0,1 mmol/kg chez des enfants de moins de 2 ans était comparable à celui observé chez des adultes avec une clairance médiane de 0,06 contre 0,10 L/h/kg de poids corporel et T1/2 de 1,35 h contre 1,6 h. DOTAREM étant en grande partie excrété dans l’urine, le principal facteur modulant le comportement pharmacocinétique individuel est la maturité rénale comme illustré dans le modèle de pharmacocinétique de population.
- Insuffisance rénale : Une seule dose intraveineuse de 0,1 mmol/kg de DOTAREM a été administrée à 8 patients (5 hommes et 3 femmes) présentant une altération de la fonction rénale (taux moyen de créatinine sérique de 498 ± 98 µmol/l dans le groupe avec clairance de la créatinine de 10-30 ml/min et de 192 ± 62 µmol/l dans le groupe avec clairance de la créatinine de 30-60 ml/min). L’insuffisance rénale a retardé l’élimination du gadolinium total. La clairance totale a diminué en fonction du degré d’insuffisance rénale. Le volume de distribution n’a pas été modifié par la sévérité de l’insuffisance rénale (Tableau 10). Aucun changement dans les paramètres d’essais de la fonction rénale n’a été observé après une injection de DOTAREM. L’excrétion urinaire moyenne cumulée de gadolinium total était d’environ 76,9 ± 4,5 % en 48 h chez les patients présentant une insuffisance rénale modérée, de 68,4 ± 3,5 % en 72 h chez les patients atteints d’insuffisance rénale sévère et de 93,3 ± 4,7% en 24 h pour les sujets présentant une fonction rénale normale.
Tableau 10 - Profil pharmacocinétique du gadolinium total chez des volontaires sains et des patients présentant une altération rénale
| Population | Demi-vie d’élimination (h) | Clairance plasmatique (L/h/kg) | Volume de distribution (L/kg) |
| Volontaires sains | 1,6 ± 0,2 | 0,10 ± 0,01 | 0,246 ± 0,03 |
| Patients présentant une altération rénale modérée | 5,1 ± 1,0 | 0,036 ± 0,007 | 0,236 ± 0,01 |
| Patients présentant une altération rénale sévère | 13,9 ± 1,2 | 0,012 ± 0,001 | 0,234 ± 0,01 |
DOTAREM a montré qu’il pouvait être éliminé par dialyse après qu’une injection intraveineuse a été évaluée chez 10 patients au stade terminal d’une insuffisance rénale nécessitant un traitement par hémodialyse. Au cours de la première hémodialyse, la concentration sérique en gadolinium était ainsi réduite de 88 % à 0,5 h, de 93 % à 1,5 h et de 97 % à 4 h à compter de la mise en route de la dialyse. Une deuxième et une troisième séance d’hémodialyse ont permis d’accélérer l’élimination de DOTAREM de l’organisme, la concentration sérique en gadolinium étant réduite de 99,7 % à l’issue de la troisième dialyse.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
DOTAREM doit être conservé entre 15 °C et 30 °C.
DOTAREM en seringues préremplies ne doit pas être congelé. Les seringues congelées doivent être jetées.
Avant utilisation, inspecter DOTAREM (flacons et seringues préremplies) pour garantir que la solution ne contient pas de particules et de matières solides. L’aspect de la solution doit être limpide, incolore à jaune. Ne pas utiliser la solution si des particules sont présentes ou si le récipient et le dispositif de fermeture semblent endommagés.
Pour le conditionnement grand format pour pharmacies (flacons de 60 ml et 100 ml), le contenu doit être utilisé dans les 24 heures suivant la ponction initiale. Le bouchon en caoutchouc ne doit jamais être percé plus d’une fois.
Si la solution n’est pas utilisée immédiatement, les durées et conditions de conservation d’utilisation sont de la responsabilité de l’utilisateur.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Mode d’emploi de la seringue en verre préremplie de solution injectable DOTAREM :
- 1) Visser l’extrémité filetée de la tige du piston dans le sens des aiguilles d’une montre dans le piston de la cartouche et pousser de quelques millimètres afin d’éliminer toute friction entre le piston de la cartouche et le cylindre de la seringue.
- 2) Tout en maintenant la seringue en position verticale de façon à ce que le bouchon en caoutchouc soit dirigé vers le haut, retirer le bouchon en caoutchouc de l’extrémité de la seringue en utilisant une technique aseptique et fixer une aiguille jetable stérile ou une tubulure luer lock sans aiguille compatible en poussant et tournant. À ce stade, la tubulure n’est pas fixée au raccord du dispositif intraveineux du patient.
- • En cas d’utilisation d’une tubulure luer lock sans aiguille, vérifier le raccord entre la seringue et la tubulure lorsque le liquide s’écoule. S’assurer que le raccordement est bien établi avant l’administration de DOTAREM solution injectable.
- • En cas d’utilisation d’une aiguille, tenir la seringue verticalement et pousser le piston vers l’avant jusqu’à ce que tout l’air soit évacué et que du liquide apparaisse à l’extrémité de l’aiguille ou que la tubulure soit remplie. Procéder à l’injection de DOTAREM en suivant la procédure habituelle d’aspiration de sang veineux.
- 3) Pour s’assurer de l’administration complète du produit de contraste, faire suivre l’injection d’un rinçage au sérum physiologique.
- 4) Éliminer la seringue et les autres matériels utilisés conformément à la réglementation.
Préparation du conditionnement grand format pour pharmacies :
Le conditionnement grand format pour pharmacies (flacons de 60 ml et 100 ml) n’est pas destiné
à être utilisé en perfusion intraveineuse directe.
- Le transfert de DOTAREM à partir du conditionnement grand format pour pharmacies doit être réalisé dans une aire de travail aseptique, telle qu’une hotte à flux laminaire, en utilisant une technique aseptique et un dispositif de transfert adapté. Le dispositif de fermeture ne doit être pénétré qu’une seule fois.
- Une fois le dispositif de fermeture du récipient ponctionné, le conditionnement grand format pour pharmacies ne doit plus être retiré de l’aire de travail aseptique.
- Le conditionnement grand format pour pharmacies est utilisé en tant que récipient multidose avec un dispositif de transfert approprié pour le remplissage des seringues vides stériles.
- Chaque dose individuelle de DOTAREM doit être rapidement utilisée après son prélèvement du
conditionnement grand format pour pharmacies. 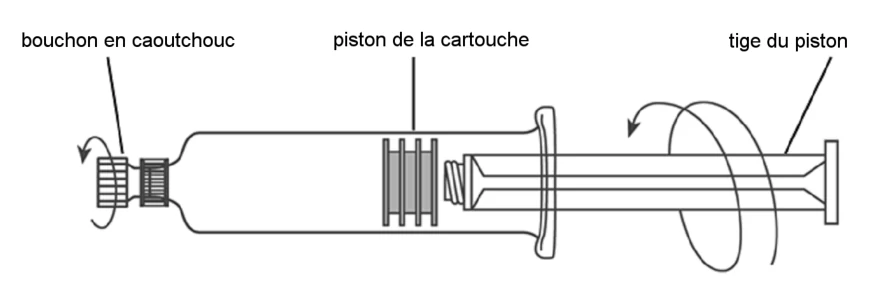
Le contenu du conditionnement grand format pour pharmacies doit être utilisé dans les
24 heures suivant la ponction initiale.
L’étiquette détachable de traçabilité placée sur les flacons / seringues doit être collée dans le dossier du patient afin de permettre un suivi précis du PCBG utilisé. La dose administrée doit également être enregistrée. Si les dossiers électroniques des patients sont utilisés, le nom du produit, le numéro de lot et la dose doivent être enregistrés dans le dossier du patient.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Le principe pharmacologiquement actif, responsable de l’activité diagnostique, est l’acide gadotérique. Cette entité n’est pas isolable en tant que telle car elle est formée in situ pendant le procédé de fabrication avant d’être directement salifiée par l’ajout de méglumine afin d’obtenir un pH d’environ 7, conduisant à la formation du gadotérate de méglumine.
Nom propre : gadotérate de méglumine
Nom chimique : Complexe de gadolinium de l’acide 1,4,7,10-tétra-azacyclododécane N, N’, N’’,
N’’’ tétra-acétique (sel de méglumine)
Formule moléculaire et masse moléculaire du gadotérate de méglumine :
C23H42GdN5O13 et Mw = 753,86 g/mol
Formule de structure du gadotérate de méglumine en solution aqueuse
Propriétés physicochimiques :
| Paramètre | Valeur |
| Masse volumique à 20 °C | 1,1753 g/cm3 |
| Viscosité à 20 °C | 3,4 mPa.s |
| Viscosité à 37 °C | 2,4 mPa.s |
| Osmolalité | 1 350 mOsm/kg d’eau |
| Relaxivité r1 à 37 °C dans l’eau, 0,5 T | 3,6 mM-1.s-1 |
| Relaxivité r2 à 37 °C dans l’eau, 0,5 T | 4,3 mM-1.s-1 |
Les constantes de stabilité thermodynamique pour le gadotérate de méglumine (log Ktherm et log Kcond à pH 7,4) sont respectivement de 25,6 et 19,3.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Imagerie du SNC chez l’adulte
Les principales données d’efficacité sont issues de deux études pivots de phase III codifiées DGD-44-050 et DGD-44-051. Dans les deux études, les images (avant injection du produit de contraste, après injection
N
N
N
N
CO2
CO2
O2C
O2C
NH OH
OH
OH
OH
OH 2
+
-
-
-
-
Gd3+
du produit de contraste et « images appariées avant et après injection du produit de contraste ») ont été interprétées par trois évaluateurs indépendants extérieurs au centre et tenus dans l’ignorance des informations cliniques. Les évaluateurs de l’étude DGD-44-050 étaient différents et indépendants de ceux de l’étude DGD-44-051.
Pour les patients adultes ayant reçu le DOTAREM, l’analyse principale d’efficacité a comparé 3 scores de visualisation au niveau du patient (images appariées), par rapport aux images avant injection de produit de contraste. Ces 3 scores de visualisation comprenaient le rehaussement du contraste, la délimitation des bordures et la morphologie interne. Pour chacun de ces 3 scores, une échelle de cotation avait été prédéfinie.
- L’étude DGD-44-050 est une étude multicentrique, randomisée, en double aveugle, avec produit de comparaison menée afin de déterminer la sécurité d’emploi et l’efficacité de DOTAREM chez des patients présentant des lésions connues ou suspectées du SNC devant passer une IRM du SNC avec injection de produit de contraste. Dans cette étude, 364 patients adultes ont été randomisés selon un rapport de 2/1 afin de recevoir DOTAREM ou du gadopentétate de diméglumine, chaque produit étant administré à une dose de 0,1 mmol/kg. Parmi les patients, 38 patients pédiatriques âgés de 2 à 17 ans ont également été recrutés et ont reçu DOTAREM, à la même dose de 0,1 mmol/kg. Les patients ont d’abord passé un examen IRM (avant injection de produit de contraste) suivi de l’administration du produit de contraste à base de gadolinium attribué et d’un examen RM après injection du produit de contraste.
- L’étude DGD-44-051 est une relecture centralisée en aveugle d’une étude précédemment menée (DGD-03-044). Cette étude est une étude multicentrique en ouvert menée en Europe afin de déterminer la sécurité d’emploi et l’efficacité de DOTAREM chez 151 patients présentant ou suspectés de présenter des tumeurs cérébrales ou médullaires, devant passer une IRM du SNC avec injection de produit de contraste. L’administration de DOTAREM a été réalisée de la même manière que dans l’étude DGD-44-050.
Ces 2 études ont inclus un total de 396 patients adultes ayant reçu DOTAREM, dont 388 ont pu faire l’objet d’une analyse de l’efficacité.
L’âge moyen des patients adultes ayant reçu DOTAREM a été similaire dans les deux études : 53,2 ans et 53,9 ans (tranche d’âge 18 à 85 ans). L’étude DGD-44-050 a inclus davantage de patients de sexe féminin (53,5 %) et les représentations raciales et ethniques étaient les suivantes : 84 % de type caucasien, 11 % d’asiatiques, 4 % de noirs et 1 % d’autres origines. L’étude DGD-44-051 a inclus davantage de patients de sexe masculin (55,6 %) ; la majorité des patients étaient de type caucasien (97 %), 1 % étaient noirs et 2 % avaient d’autres origines ethniques.
Les mêmes analyses principales d’efficacité utilisant les mêmes co-critères de jugement principaux ont été appliquées aux deux études. Les centres investigateurs des deux études ont reçu pour instructions de toujours effectuer les examens IRM en utilisant des paramètres d’acquisition prédéfinis pour tous les patients de chaque centre.
Résultats de l’étude
L’analyse principale d’efficacité a comparé les images appariées (avant + après injection du produit de contraste) aux images précédant l’injection du produit de contraste pour les adultes qui avaient reçu DOTAREM sur trois paramètres de visualisation anatomique (délimitation du contour, morphologie interne et rehaussement du contraste).
Une échelle de notation prédéfinie à 3 points était utilisée pour chacun de ces paramètres : non évaluable (0), vu mais de façon imparfaite (1) ou vu complètement/parfaitement (2). Le comptage des lésions (jusqu’à cinq lésions importantes représentatives par patient) se reflétait également dans chaque composante du score de visualisation au niveau du patient, les scores « appariés » et « avant » des patients étant calculés comme la somme des scores de toutes les lésions pour les évaluations « appariées » et « avant », respectivement. Les scores moyens (moyenne des scores « appariés » de tous les patients et moyenne des scores « avant » de tous les patients) ont été calculés.
Il était attendu que l’efficacité de DOTAREM soit démontrée pour au moins 2 évaluateurs sur 3 qui trouveraient une différence positive statistiquement significative entre le score moyen « apparié » et le score moyen « avant » pour chaque co-critère de jugement principal.
Comme le Tableau 11 le présente, l’évaluation du critère de jugement principal a démontré la supériorité statistiquement significative (p < 0,001) des images « appariées » par rapport aux images « avant injection du produit de contraste » (non rehaussées) pour la visualisation des lésions, pour les trois évaluateurs des deux études.
Tableau 11 - Visualisation des lésions au niveau du patient (critère de jugement principal)
| Étude DGD-44-050 | Étude DGD-44-051 | |||||||||||
| Évaluateur 1 | Évaluateur 2 | Évaluateur 3 | Évaluateur 1 | Évaluateur 2 | Évaluateur 3 | |||||||
| Modalité | Ava nt | Appari ées | Ava nt | Appari ées | Ava nt | Appari ées | Ava nt | Appari ées | Ava nt | Appari ées | Ava nt | Apparié es |
| Délimitation du contour | Délimitation du contour | |||||||||||
| Score moyen | 1,06 | 3,30 | 1,62 | 4,49 | 1,43 | 2,54 | 0,94 | 1,98 | 1,41 | 2,18 | 0,34 | 1,62 |
| Différence* | 2,26 | 2,92 | 1,15 | 1,05 | 0,77 | 1,28 | ||||||
| Morphologie interne | Morphologie interne | |||||||||||
| Score moyen | 0,97 | 3,70 | 1,76 | 4,49 | 1,45 | 2,93 | 1,09 | 2,23 | 1,34 | 2,28 | 0,67 | 2,41 |
| Différence* | 2,75 | 2,77 | 1,54 | 1,14 | 0,94 | 1,74 | ||||||
| Rehaussement du contraste | Rehaussement du contraste | |||||||||||
| Score moyen | 0,01 | 3,11 | 0,01 | 3,73 | 0,01 | 2,95 | 0,00 | 2,06 | 0,00 | 2,11 | 0,00 | 2,21 |
| Différence* | 3,13 | 3,76 | 2,99 | 2,06 | 2,10 | 2,21 | ||||||
*Différence = moyenne des images appariées – moyenne des images avant. Toutes les différences sont statistiquement significatives (p < 0,001).
Le Tableau 12 montre l’amélioration du critère de jugement de visualisation : délimitation du contour, morphologie interne et rehaussement du contraste. Le pourcentage de patients pour lesquels la visualisation des lésions est améliorée pour les images « appariées » par rapport aux images « avant injection du produit de contraste » a été compris entre 60 % et 97,8 % pour l’étude DGD-44-050 et entre 67,6 % et 97,3 % pour l’étude DGD-44-051.
Tableau 12 - Amélioration de la visualisation des lésions
Meilleur score Critères de jugement | Étude DGD-44-050 | Étude DGD-44-051 | ||||
| Meilleur score (appariées-avant) | Meilleur score (appariées-avant) | |||||
| Évaluateur | Évaluateur 1 N = 231 | Évaluateur 2 N = 232 | Évaluateur 3 N = 237 | Évaluateur 1 N = 149 | Évaluateur 2 N = 149 | Évaluateur 3 N = 149 |
| Délimitation du contour, N (%) | 195 (87,4 %) | 215 (96,8 %) | 132 (60,0 %) | 114 (77,0 %) | 100 (67,6 %) | 114 (77,0 %) |
| Morphologie interne, N (%) | 218 (97,8 %) | 214 (96,4 %) | 187 (85,0 %) | 131 (88,5 %) | 121 (81,8 %) | 144 (97,3 %) |
| Rehaussement du contraste, N (%) | 208 (93,3 %) | 216 (97,3 %) | 208 (94,5 %) | 143 (96,6 %) | 136 (91,9 %) | 139 (93,9 %) |
Dans l’analyse secondaire, les deux études ont fait apparaître une meilleure visualisation des lésions sur les images après injection du produit de contraste par rapport aux images avant injection du produit de contraste. La qualité des images et la fiabilité diagnostique étaient également supérieures pour les images « appariées » par rapport aux images avant injection du produit de contraste.
Une comparaison des paramètres de visualisation des lésions entre les images « appariées » et les images « avant injection du produit de contraste » (non rehaussées) avec le gadopentétate de diméglumine a été réalisée à des fins de validation interne des résultats avec DOTAREM dans l’étude DGD44-050. La comparaison n’a pas fait apparaître de différence significative entre les deux produits de contraste.
Imagerie du SNC chez l’enfant de 2 à 18 ans
Afin de démontrer l’efficacité dans l’imagerie du SNC pour les patients pédiatriques, les co-critères de jugement d’efficacité principaux de l’étude pivot de phase III DGD-44-050 ont également été évalués dans un bras en ouvert de 38 patients pédiatriques, comportant une représentation raisonnable des groupes d’âge de 2 à 17 ans. Les patients pédiatriques n’ont pas été exposés au produit de comparaison. Les détails de l’étude pivot de phase III, l’étude DGD-44-050, sont présentés dans le Tableau 13.
Tableau 13 - Aperçu de l’étude pivot portant sur l’imagerie du SNC chez les patients pédiatriques
| N° de l’étude | Organisation de l’essai | Posologie, voie d’administration et durée | Sujets pédiatriques | |||
| ITP | FAS | Âge moyen (ET) [Tranche] | Sexe | |||
| DGD-44-050 | Ouvert, avec produit de comparaison, multicentrique | 0,1 mmol/kg dose unique par voie IV | 38 | 37 | 9,29 (4,49) [2,9, 17,3] | 16 H (42,1 %) 22 F (57,9 %) |
ITP : Inclusion de toute la population ; FAS : Ensemble d’analyse intégral
Un total de 22 patients pédiatriques de sexe féminin (58 %) et de 16 patients pédiatriques de sexe masculin (42 %), âgés de 2 à 17 ans (âge moyen de 9 ans), ont participé à l’étude. La majorité des patients pédiatriques (68 %) étaient de type caucasien, 24 % étaient noirs et 8 % étaient d’une autre origine ethnique.
Une IRM a été réalisée avant l’injection du produit de contraste, puis après l’administration de 0,2 ml/kg (0,1 mmol/kg) de DOTAREM. Les images ont été évaluées pour les mêmes critères de jugement que chez les patients adultes.
Résultats de l’étude
L’IRM rehaussée par DOTAREM a amélioré la délimitation des contours des lésions, la morphologie interne des lésions et le rehaussement du contraste des lésions par rapport à l’IRM avant injection du produit de contraste. Ces résultats ont été comparables à ceux observés chez les adultes.
Le Tableau 14 présente les données de visualisation des lésions pour chacune des 3 co-variables principales pour la population pédiatrique incluse dans l’étude DGD-44-050. Pour les 3 évaluateurs, les scores moyens pour chaque critère de jugement ont été supérieurs pour les images « appariées » (images rehaussées par le produit de contraste + images non rehaussées) par rapport aux scores moyen des images « avant » (non rehaussées) selon des statistiques descriptives.
Tableau 14 - Visualisation des lésions au niveau du patient (critère de jugement principal) : résultats de l’étude pivot portant sur le SNC pour les patients pédiatriques
| Étude DGD-44-050 | ||||||
| Évaluateurs | Évaluateur 1 | Évaluateur 2 | Évaluateur 3 | |||
| Modalité | Avant | Appariées | Avant | Appariées | Avant | Appariées |
| N de patients | 31 | 32 | 34 | 35 | 33 | 36 |
| Score moyen (ET) pour : | ||||||
| Délimitation du contour | 1,42 (1,09) | 2,47 (1,52) | 1,18 (1,03) | 3,51 (2,50) | 1,06 (0,66) | 1,36 (1,10) |
| Morphologie interne | 1,13 (0,88) | 2,75 (1,50) | 1,41 (0,78) | 3,51 (2,48) | 1,06 (0,56) | 1,81 (1,09) |
| Rehaussement du contraste | 0 | 1,81 (1,09) | 0 | 2,69 (2,03) | 0 | 1,64 (1,25) |
Abréviations : Appariées = images IRM obtenues avant et après l’administration de DOTAREM ; Avant = avant l’administration de DOTAREM ; ET = écart-type
Imagerie du SNC chez l’enfant de moins de 2 ans
Une étude ouverte, multicentrique de phase IV (DGD-44-063) a été menée pour évaluer la pharmacocinétique, la sécurité et l'efficacité de DOTAREM chez des patients pédiatriques de moins de 2 ans. Parmi les 45 patients évaluables, 28 patients ont été soumis à une IRM avec injection de contraste pour une exploration du cerveau (intra crânienne), rachis ou tissus associés afin d'évaluer spécifiquement l'efficacité de l'IRM avec DOTAREM dans le SNC. DOTAREM a été administré à une dose de 0,1 mmol/kg de poids corporel (0,2 mL/kg de poids corporel). L'IRM était réalisée à1,5 T pour 75% et 3,0 T pour 25% des sujets.
Pour la démonstration de l'efficacité, le radiologue du site a analysé les images pré- et post-contraste pour déterminer le nombre de lésions et leur localisation. La visualisation des lésions a ensuite été comparée entre les images pré-contraste et les images pré et post-contraste. Les lésions (maximum 5 plus grandes) ont été évaluées à l'aide d'une échelle à 3 points pour 3 co-critères d’évaluation : délimitation de la lésion (1 = aucune, 2 = modérée, 3 = claire et complète), morphologie interne (1 = peu visible, 2 = modérément visible, 3 = suffisamment visible) et amélioration du contraste (1 = Aucune, 2 = Faible, 3 = Clair et net). La qualité de l'image a également été classée comme médiocre, correcte ou bonne selon que les images fournissaient peu ou pas d'informations, certaines informations ou de nombreuses informations, respectivement, pour évaluer l'absence ou la présence de la maladie.
Les 28 patients évaluables pour l'efficacité comprenaient 15 garçons et 13 filles. L'âge moyen (ET) était de 8,2 mois (7,2), avec 5 patients âgés de 0 à 1 mois, 6 patients âgés de 1 à 3 mois et 17 patients âgés de 3 à 23 mois.
Résultats de l’étude
La qualité globale des images a été jugée « bonne » pour 26 sujets (92,9%) et « correcte » pour 2 sujets (7,1%) avec les images pré-contraste alors qu'elle était «bonne» pour tous les sujets avec les images pré + post-contraste.
Les lésions ont été identifiées chez 15 sujets avec les images pré-contraste et chez 16 sujets avec les images pré + post-contraste. Le nombre de lésions détectées par sujet variait de 0 à 11, avec une médiane de 1 lésion par sujet et seulement 2 patients avec plus de 3 lésions, pour les images pré-contraste ainsi que pour les images pré + post-contraste. Le même nombre de lésions a été détecté avec les images pré- et les images pré+post pour 27 sujets alors que pour un sujet, 2 lésions ont seulement été identifiées avec les images pré- + post-contraste (aucune identifiée sur les images pré-contraste).
Conformément aux résultats rapportés pour les adultes, la visualisation des lésions basée sur 3 co-critères a été améliorée, que l'analyse ait été réalisée au niveau de la lésion, en considérant les 5 lésions les plus importantes par patient (Tableau 15) ou au niveau du patient (en additionnant les scores jusqu'à 5 lésions pour chaque co-critère de visualisation de la lésion) (Tableau 16).
Tableau 15 - Visualisation des lésions au niveau de la lésion (jusqu'à 5 lésions les plus importantes par patient): résultats de l'étude pivot sur le SNC pour les patients pédiatriques âgés de moins de 2 ans (DGD-44-063))
| Patients évaluables pour l’Efficacité N=28 | ||||||
| Pré-contraste N=28 lésions[a] | Pré + Post-contraste N=30 lésions[a] | |||||
| Score de délimitation de la lésion | ||||||
| 1-Aucune | 2 (7,1%) | 0 (0,0%) | ||||
| 2-Moderée | 15 (53,6%) | 8 (26,7%) | ||||
| 3-Claire et complète | 11 (39,3%) | 22 (73,3%) | ||||
| Score de morphologie interne | ||||||
| 1-Peu visible | 5 (17,9%) | 0 (0,0%) | ||||
| 2-Modérément visible | 9 (32,1%) | 7 (23,3%) | ||||
| 3-Suffisament visible | 14 (50,0%) | 23 (76,7%) | ||||
| Score d’amélioration du contraste | ||||||
| 1-Aucune | 28 (100,0%) | 3 (10,0%)[b] | ||||
| 2-Faible | 0 (0,0%) | 4 (13,3%) | ||||
| 3-Claire et net | 0 (0,0%) | 23 (76,7%) | ||||
[a] Les lésions identifiées dans les images avant et après contraste peuvent être différentes. [b] En raison de la nature des lésions (kyste, changements post-opératoires ou hémorragie) qui ne capturent pas l'agent de contraste.
Tableau 16 - Visualisation des lésions au niveau du patient (somme des scores): résultats de l'étude pivot sur le SNC pour les patients pédiatriques <2 ans (DGD-44-063)
| Somme des scores | Pré-contraste | Pré + Post-contraste N=28 patients | Différence[a] N=28 patients | ||||
| N=28 patients | |||||||
| Nombre de patient avec lesions détectée | N=15 | N=16 | N=15 | ||||
| Score moyen (ET) pour : | |||||||
| Délimitation de la lésion | 4,3 (3,7) | 5,1 (4,0) | 0,7 (1,0) | ||||
| Morphologie interne | 4,3 (3,9) | 5,2 (4,3) | 0,9 (1,6) | ||||
| Amélioration du contraste | 1,9 (1,5) | 5,0 (4,5) | 3,1 (3,2) | ||||
[a] Différence: Score Pré + post-contraste moins score pré-contraste.
Abréviations: Pré + Post-contraste: IRM obtenues avant et après l'administration de DOTAREM; Pré-contraste = avant l'administration de DOTAREM; ET = écart-type
Des données d'efficacité supplémentaires sur cette population spécifique ont été obtenues à partir d'une étude observationnelle prospective post-commercialisation qui incluait 104 nouveau-nés et nourrissons (entre 3 jours et 18 mois) dans un hôpital pédiatrique. L'administration de DOTAREM à la dose de 0,1 mmol/kg (0,2 ml/kg) chez des patients pédiatriques a été réalisée sous forme d'injection bolus (1 à 2 mL/s), reflétant la pratique clinique actuelle. L'exploration des maladies du SNC était l'indication principale (81,7%). La qualité de l'image a été jugée « excellente/bonne » pour l'IRM avec DOTAREM chez 102 enfants (98,1%) et la contribution diagnostique a été jugée optimale chez 101 enfants (97,1%).
Effets cardiaques : Intervalle QT
Une étude randomisée, en double aveugle, avec permutation, contrôlée contre placebo de phase IIb (DGD-44-039), a évalué l’effet sur l’intervalle QT de la plus forte dose cumulée de DOTAREM utilisée dans la pratique clinique. La dose cumulée de DOTAREM (0,3 mmol/kg) a été administrée à 0,1 mmol/kg (0,2 ml/kg) en bolus IV à un débit de 1 à 2 ml/s, suivie par une seconde injection de 0,2 mmol/kg (0,4 ml/kg) 20 minutes plus tard.
Un total de 40 patients âgés de 18 à 85 ans, souffrant d’une pathologie pour laquelle une IRM T1 avec injection de produit de contraste pouvait être nécessaire, ont été inclus dans l’étude et randomisés afin de recevoir DOTAREM et le placebo dans un ordre ou un autre (période de wash-out entre les deux d’au moins 2 jours).
Le critère principal a été défini comme l’augmentation maximale par rapport à la valeur initiale de l’intervalle QT et des intervalles QTc selon les formules de Bazett et de Fredericia (QTcB et QTcF, respectivement). Onze ECG ont été enregistrés pour chaque patient et chaque période. L’analyse de la tendance centrale sur les valeurs absolues et l’évolution par rapport à la valeur initiale de QT et/ou QTc, mesurés à de nombreux moments pendant l’étude, n’a fait apparaître aucune différence entre le traitement actif et le placebo. En particulier, l’analyse appariée dans le temps à la fin de la seconde injection (H 21 minutes) a confirmé ce résultat. Les résultats de l’analyse statistique (test de Schuirmann) n’ont fait apparaître aucun allongement des intervalles QT ou QTc de plus de 5 ms par rapport au placebo, lors de l’analyse des augmentations maximales. L’analyse de l’aire sous la courbe (ASC) pour les deux traitements a confirmé l’absence d’allongement des intervalles QT ou QTc avec DOTAREM comparé au placebo. Les résultats de l’analyse catégorique (analyse des valeurs aberrantes) sont cohérents avec les observations de l’analyse centrale. Aucune valeur de QT ou de QTc au-dessus de 480 ms et aucun allongement de QT ou de QTc supérieur à 60 ms n’ont été observés après l’un ou l’autre des traitements. Aucun allongement de QT ou de QTcF supérieur à 30 ms n’a été observé après une administration de DOTAREM. Des valeurs de QT et de QTc supérieures à 450 ms ont été observées chez 6 patients (3 patients ont présenté ces valeurs sous les deux traitements et 3 uniquement sous DOTAREM). Parmi ces 3 patients ayant reçu DOTAREM, une patiente de 25 ans a présenté un changement de QT isolé associé à une bradycardie, un patient de 55 ans a présenté un changement de QTcB isolé associé à une augmentation de la fréquence cardiaque par rapport à l’inclusion et une patiente de 47 ans, qui avait déjà présenté des valeurs de QTc supérieures à 440 ms pendant la période sous placebo, a présenté un QT et un QTc isolés après DOTAREM. Des allongements de QTcB supérieurs à 30 ms ont été observés chez 7 patients, 4 avec le placebo et 3 avec DOTAREM (l’allongement maximal observé avec DOTAREM étant de +43,7 ms chez le patient précédemment mentionné de 55 ans). Par ailleurs, les résultats de l’étude ont montré que DOTAREM n’avait aucun effet cliniquement significatif sur les autres paramètres ECG (notamment, fréquence cardiaque, fréquence du pouls, complexe QRS et ondes T et U). Les enregistrements Holter sur 24 heures n’ont révélé aucune anomalie cliniquement significative. En outre, il n’y a eu aucun EI susceptible de suggérer la possibilité d’effets pro-arythmiques du traitement pendant l’étude. Aucun changement cliniquement significatif n’a été observé pour aucun des paramètres étudiés (TAS, TAD, FC et FR).
Les analyses des paramètres ECG ont montré que DOTAREM n’induit aucune modification des ECG et n’induit aucun allongement de l’intervalle QT/QTc après une administration IV en bolus de la dose cumulée thérapeutique la plus élevée de 0,3 mmol/kg.
Dans l’étude DGD-44-050, les enregistrements ECG ont été évalués dans les 24 heures précédant l’examen par IRM et 30 minutes après l’administration du produit de contraste. Les paramètres suivants ont été évalués : FC (intervalle RR), intervalle PR, durée du complexe QRS et intervalles QT, QT Bazett et QT Fredericia. Un total de cinq patients ont fait état d’anomalie de l’ECG, notamment 2 patients présentant un léger allongement de l’intervalle QTc Bazett (QTcB) (valeur max. prédéfinie de 450 msec), mais aucun des patients n’a eu de QTcB supérieur à 460 msec ou un allongement du QTcB supérieur à 15 msec par rapport à la valeur initiale. Aucun des patients n’a présenté d’intervalle QTc Fredericia (QTcF) anormal (valeur max. prédéfinie de 450 msec). Un allongement faible et équivalent du QTc moyen (Fredericia et Bazett) a été observé chez les patients adultes recevant DOTAREM et MAGNEVIST en comparant la valeur initiale à celle enregistrée 30 minutes après l’injection, mais aucune pertinence clinique n’a été observée.
En outre, aucun de ces patients n’a fait état de signes vitaux anormaux à 5 ou 15 minutes après l’injection, d’événement indésirable ou de changements notables des valeurs biologiques après l’injection du produit de contraste.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
La pharmacocinétique chez l’animal du gadotérate de méglumine a été étudiée chez la souris, le rat, le lapin et le chien, principalement après une administration intraveineuse. Les principales observations issues des études pharmacocinétiques menées chez ces espèces animales avec le gadotérate de méglumine, après une seule administration intraveineuse, ont été les suivantes :
- distribution rapide dans les compartiments vasculaire et extracellulaire, faibles concentrations de gadolinium dans de nombreux organes,
- faible clairance plasmatique,
- absence de fixation protéique,
- absence de métabolisme,
- excrétion urinaire rapide,
- excrétion biliaire très faible (< 0,2 %),
transfert placentaire (< 0,1 % à 30 min et 0,01 % à 24 h) et excrétion dans le lait (< 0,002 % en
48 h) négligeables.
L’absorption orale du gadotérate de méglumine a été négligeable (1,2 % maximum) lorsqu’il a été administré par voie orale chez le rat.
Le gadotérate de méglumine est dialysable.
Les principaux paramètres pharmacocinétiques sont présentés dans le Tableau 17.
Tableau 17 - Paramètres pharmacocinétiques du gadotérate de méglumine (voie IV)
| Rat | Lapin | Lapin | Chien | Chèvre | |
| Dose (mmol/kg) | 0,1 | 0,1 | 0,5 | 0,1 | 0,086 |
| T1/2α (min) | ND | 5,3 | 6,5 | 2 | ND |
| T1/2β (min) | 18 | 38 | 58 | 68 | 50 |
| Vd (ml/kg) | 88 ml | 132 ml/kg | 191 ml/kg | 271 ml/kg | 330 ml/kg |
| ClT (ml/min/kg) | ND | ND | ND | ND | ND |
| ClR (ml/min/kg) | ND | 1,9 e | 2,4 f | 5,0 g | ND |
ND : non disponible T1/2α : demi-vie de distribution T1/2β : demi-vie d’élimination Vd : volume de distribution ClT : clairance totale ClR : clairance rénale
Toxicité en administration unique
La toxicité aiguë / en administration unique du gadotérate de méglumine après une administration intraveineuse a été faible, quelle que soit l’espèce. Aucune mortalité n’a été enregistrée chez le rat et le chien à des niveaux de dose représentant 24 et 40 fois la dose prévue pour le diagnostic chez l’homme (0,1 mmol/kg) corrigée en fonction de la surface corporelle, respectivement. Les principales observations ont été des signes cliniques centraux de dépression chez les rongeurs aux doses les plus faibles et un épithélium tubulaire cortical vacuolé lié à la dose dans les reins, partiellement réversible chez les rats.
Toxicité en administration réitérée
L’administration réitérée de gadotérate de méglumine pendant 4 semaines chez le rat (jusqu’à 8 mmol/kg/jour) et le chien (jusqu’à 1,5 mmol/kg/jour) n’a pas entraîné de toxicité majeure. Comme pour l’administration unique, les principales observations ont été un épithélium tubulaire cortical vacuolé dans les reins, généralement associé à une augmentation du poids des reins, ces changements étant partiellement réversibles après une période sans traitement de 4 semaines. Aux niveaux de dose les plus élevés, un urothélium, des hépatocytes et des histiocytes vacuolés ont également été notés à la fin de la période de traitement, mais ces lésions ont été totalement réversibles après une période sans traitement de 4 semaines. Quelques paramètres hématologiques et biochimiques ont été légèrement modifiés, uniquement à des doses très élevées (4 à 8 mmol/kg/jour chez le rat), ces effets étant totalement réversibles à la fin d’une période sans traitement de 13 semaines.
Selon de récentes études menées sur des rats sains ayant reçu des doses répétées de PCBG linéaires ou macrocycliques, les agents de contraste linéaires étaient associés à des hypersignaux pondérés T1 progressifs et persistants à l’IRM dans les noyaux cérébelleux profonds (NCP). Aucune augmentation du signal n’a été observée chez les animaux au niveau du globus pallidus (GP). Aucune variation quant à l’intensité du signal n’a été constatée avec les PCBG macrocycliques, tant au niveau des NCP que du GP.
Des résultats quantitatifs obtenus à l’aide de la spectrométrie de masse ont démontré que les concentrations totales de gadolinium étaient nettement plus élevées avec les PCBG linéaires qu’avec les PCBG macrocycliques. Les résultats de ces études n’indiquent aucune modification comportementale anormale pouvant évoquer une toxicité neurologique.
Mutagénicité
Le gadotérate de méglumine n’a pas fait preuve de pouvoir mutagène dans des essais de mutation réverse sur les bactéries (test d’Ames) in vitro utilisant Salmonella typhimurium, dans un essai d’aberration chromosomique in vitro dans des cellules d’ovaire de hamster chinois, dans un essai in vitro de mutation génique dans des cellules pulmonaires de hamster chinois, ni dans un essai de micronoyaux de souris in vivo.
Toxicologie pour la reproduction et le développement
Aucune altération de la fertilité mâle ou femelle et de la performance de reproduction n’a été observée chez le rat après une administration intraveineuse de gadotérate de méglumine à la dose maximale testée de 10 mmol/kg/jour, donnée pendant plus de 9 semaines chez les mâles et plus de 4 semaines chez les femelles. Le traitement par le médicament n’a pas eu d’effets négatifs sur la numération et la mobilité des spermatozoïdes.
Des études de toxicité développementale ont été conduites avec le gadotérate de méglumine chez le rat et le lapin. Le gadotérate de méglumine a été administré par voie intraveineuse à des doses de 0, 2, 4 et 10 mmol/kg/jour à des rats femelles pendant 14 jours avant l’accouplement, pendant toute la période de l’accouplement et jusqu’au jour de gestation (JG) 17. Les lapins gravides ont reçu du gadotérate de méglumine administré par voie intraveineuse aux niveaux de dose de 0, 1, 3 et 7 mmol/kg/jour entre le JG6 et le JG19. Aucun effet sur le développement embryo-fœtal n’a été observé chez le rat ou le lapin à des doses pouvant atteindre 10 mmol/kg/jour chez le rat ou 3 mmol/kg/jour chez le lapin. Une toxicité maternelle a été observée chez le rat à 10 mmol/kg/jour et chez le lapin à 7 mmol/kg/jour.
Dans une étude de développement pré/post natal chez le rat, à la dose de 0.8 mmol/kg/j, la viabilité des ratons de la génération F1 et la taille moyenne des portées étaient diminuées à J4 post partum, comparé aux animaux du groupe contrôle. Dans le même groupe, l’activité motrice moyenne était légèrement diminuée, et à la 5ème semaine post partum, le poids corporel moyen des rats était réduit pour les 2 sexes. La dose sans effet adverse est par conséquent établie à 2.4 mmol/m2/day, comparé à la dose recommandée chez l’homme 3.7 mmol/m2 (administration unique).
Toxicologie spéciale
Des réactions d’intolérance locale, notamment une irritation modérée associée à l’infiltration des cellules inflammatoires, ont été observées après une injection périveineuse chez le lapin, suggérant la possibilité d’une irritation locale si le produit de contraste fuit autour des veines dans un contexte clinique.
Le gadotérate de méglumine n’a causé aucune réaction anaphylactique systémique active et n’a provoqué aucune antigénicité chez le cobaye.
Toxicité chez les jeunes animaux
La toxicité de DOTAREM a été étudiée chez des rats nouveau-nés et de jeunes rats (pré et post sevrage) suite à une administration IV unique à l’âge de 10 jours ou à des administrations IV répétées tous les quatre jours de l’âge de 10 jours à l’âge de 4 semaines. Les doses administrées étaient de 0,6, 1,25 et 2,5 mmol/kg/jour (1, 2 et 4 fois la dose maximale chez l’homme selon la surface corporelle). Les animaux ont été sacrifiés soit après la dose unique ou la dernière dose soit après un intervalle sans traitement de 60 jours.
DOTAREM a été bien toléré à tous les paliers de dose et n’a eu aucun effet sur la croissance, le développement avant sevrage, le comportement et la maturation sexuelle. Les dosages du gadolinium total dans le foie, l’os, le rein et la peau ont révélé que le gadolinium n’était quantifiable qu’à l’état de traces, presque exclusivement dans le rein (organe d’élimination), deux mois après une administration unique ou des administrations répétées. La comparaison des concentrations de gadolinium dans les organes après administration unique ou répétée n’a mis en évidence aucune accumulation de gadolinium total dans aucun des organes étudiés, et ce, quelle que soit la dose. La dose de 2,5 mmol/kg a été jugée représenter une dose sans effet nocif observé (DSENO ou NOAEL).