


Monographie de produit - Ambelvist
Modifications importantes apportées récemment à la monographie
Sans objet
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Table des matières
Modifications importantes apportées récemment à la monographie .............................................. 2
Table des matières ........................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ................................................. 4
1 Indications ............................................................................................................................... 4 1.1 Pédiatrie ........................................................................................................................................ 4 1.2 Gériatrie ........................................................................................................................................ 4 2 Contre-indications ................................................................................................................... 4
3 Encadré sur les mises en garde et précautions importantes ....................................................... 5
4 Posologie et administration ..................................................................................................... 5 4.1 Considérations posologiques ........................................................................................................ 5 4.2 Posologie recommandée et ajustement posologique .................................................................. 5 4.4 Administration .............................................................................................................................. 7 4.5 Dose oubliée ................................................................................................................................. 8 5 Surdose ................................................................................................................................... 8
6 Formes pharmaceutiques, teneurs, composition et conditionnement........................................ 8
7 Mises en garde et précautions .................................................................................................. 9 Généralités .......................................................................................................................................... 9 Conduite et utilisation de machines ................................................................................................... 9 Système immunitaire .......................................................................................................................... 9 Système nerveux .............................................................................................................................. 10 Fonction rénale ................................................................................................................................. 10 Appareil cutané ................................................................................................................................. 11 7.1 Populations particulières ..................................................................................................... 12 7.1.1 Grossesse ................................................................................................................................. 12 7.1.2 Allaitement .............................................................................................................................. 12 7.1.3 Enfants et adolescents ............................................................................................................. 13 7.1.4 Personnes âgées ...................................................................................................................... 13 8 Effets indésirables .................................................................................................................. 13 8.1 Aperçu des effets indésirables .................................................................................................... 13 8.2 Effets indésirables observés au cours des études cliniques ....................................................... 13 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ............................... 14 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................................................ 15 8.5 Effets indésirables observés après la commercialisation ....................................................... 15
9 Interactions médicamenteuses ............................................................................................... 16 9.2 Aperçu des interactions médicamenteuses................................................................................ 16 9.3 Interactions médicament-comportement .................................................................................. 16 9.4 Interactions médicament-médicament ...................................................................................... 16 9.5 Interactions médicament-aliment .............................................................................................. 16 9.6 Interactions médicament-plante médicinale ............................................................................. 16 9.7 Interactions médicament-examens de laboratoire .................................................................... 16 10 Pharmacologie clinique ........................................................................................................ 16 10.1 Mode d’action ........................................................................................................................... 16 10.2 Pharmacodynamie .................................................................................................................... 17 10.3 Pharmacocinétique ................................................................................................................... 17 11 Conservation, stabilité et mise au rebut ................................................................................ 20
12 Instructions particulières de manipulation du produit ........................................................... 20
Partie 2 : Renseignements scientifiques ....................................................................................... 22
13 Renseignements pharmaceutiques ....................................................................................... 22
14 Études cliniques ................................................................................................................... 23 14.1 Études cliniques par indication ................................................................................................. 23 Imagerie par résonance magnétique du système nerveux central et d’autres régions du corps avec injection de produit de contraste ............................................................................................. 23
- 15. Microbiologie ..................................................................................................................... 32
16 Toxicologie non clinique ....................................................................................................... 32
Renseignements destinés aux patient·e·s .................................................................................... 34
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
AMBELVIST (gadoquatrane injectable) est un produit médicinal à usage diagnostique seulement.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : D’après les données soumises à Santé Canada examinées par Santé Canada, l’innocuité et l’efficacité d’AMBELVIST ont été établies chez les enfants et les adolescents. Par conséquent, Santé Canada a autorisé une indication chez cette population (voir 1 Indications, 14.1 Études cliniques par indication, 7.1.3 Enfants et adolescents et 10.3 Populations et états pathologiques particuliers, Enfants et adolescents [< 18 ans]).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : On n’a pas observé de différences entre les patients âgés et les patients plus jeunes pour ce qui est de l’innocuité et de l’efficacité (voir 7.1.4 Personnes âgées et 10.3 Populations et états pathologiques particuliers, Personnes âgées).
2 Contre-indications
L’administration d’AMBELVIST est contre-indiquée chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement (voir 7 Mises en garde et précautions – Système immunitaire – Hypersensibilité).
AMBELVIST (gadoquatrane injectable) est indiqué chez les personnes de tout âge aux fins de rehaussement du contraste en imagerie par résonance magnétique (IRM) pour détecter et visualiser une maladie connue ou soupçonnée dans :
- le système nerveux central (cerveau, colonne vertébrale et tissus connexes), et
- le corps (tête et cou, thorax, dont les seins, l’abdomen, le bassin et les extrémités).
3 Encadré sur les mises en garde et précautions importantes
Fibrose systémique néphrogénique (FSN)
Les produits de contraste à base de gadolinium (PCBG) accroissent le risque de FSN chez les patients atteints :
d’insuffisance rénale grave chronique (débit de filtration glomérulaire < 30 ml/min/1,73 m2)
ou
- d’insuffisance rénale aiguë/d’une lésion rénale aiguë.
Chez ces patients, il faut éviter d’utiliser des PCBG, à moins que l’information diagnostique soit essentielle et ne puisse être obtenue par l’imagerie par résonance magnétique (IRM) sans produit de contraste. La FSN peut entraîner une fibrose systémique mortelle ou invalidante touchant la peau, les muscles et les organes internes. Il faut procéder au dépistage du dysfonctionnement rénal chez tous les patients en se fondant sur l’anamnèse et/ou sur des examens de laboratoire. Quand on administre un PCBG, il ne faut pas dépasser la dose recommandée (voir 4.2 Posologie recommandée et ajustement posologique) ni en administrer de nouveau avant que l’organisme ait eu le temps de l’éliminer (voir 7 Mises en garde et précautions – Généralités, Fonction rénale et Appareil cutané).
Non destiné à l’administration intrathécale
L’administration de PCBG par voie intrathécale peut entraîner des réactions graves, menaçant le pronostic vital ou mortelles. AMBELVIST n’est pas approuvé pour l’administration intrathécale (voir 7 Mises en garde et précautions – Risques associés à l’administration intrathécale).
4 Posologie et administration
4.1 Considérations posologiques
4.2 Posologie recommandée et ajustement posologique
La dose recommandée d’AMBELVIST chez les adultes et les enfants/adolescents (y compris les nouveau-nés) est de 0,1 ml par kilogramme de poids corporel. Cette dose équivaut à 0,01 mmol de gadoquatrane par kilogramme de poids corporel ou à 0,04 mmol de gadolinium (Gd) par kilogramme de poids corporel.
Tableau 1 – Schéma posologique
| Volume d’AMBELVIST | Dose de gadoquatrane | Dose de gadolinium | ||
| administré | ||||
| 0,1 ml par kilogramme de poids corporel | 0,01 mmol par kilogramme de poids corporel | 0,04 mmol par kilogramme de poids corporel | ||
La dose doit être calculée en fonction du poids corporel du patient et ne doit pas dépasser la dose recommandée par kilogramme de poids corporel précisée dans cette section.
- AMBELVIST est destiné à l’administration intraveineuse seulement.
- Pour des directives sur la manipulation du produit médicinal avant l’administration, voir la section 4.4 Administration.
Tableau 2 – Volume d’AMBELVIST administré par kilogramme de poids corporel*
| Poids corporel (kg) | Volume d’AMBELVIST administré (ml) |
| 2,5 | 0,25 |
| 5 | 0,5 |
| 10 | 1 |
| 20 | 2 |
| 30 | 3 |
| 40 | 4 |
| 50 | 5 |
| 60 | 6 |
| 70 | 7 |
| 80 | 8 |
| 90 | 9 |
| 100 | 10 |
* La gamme de poids corporels indiquée dans le tableau ci-dessus est présentée à titre indicatif seulement; même chez les patients pesant plus de 100 kg, AMBELVIST doit être administré à raison de 0,1 ml par kilogramme de poids corporel.
Populations particulières
Enfants et adolescents
Aucune modification de la dose n’est requise chez les enfants et les adolescents (y compris les nouveau-nés) (voir 1.1 Pédiatrie, 7.1.3 Enfants et adolescents et 10.3 Populations et états pathologiques particuliers, Enfants et adolescents).
Personnes âgées
Aucune modification de la dose n’est requise chez les patients âgés (voir 1.2 Gériatrie, 7.1.4 Personnes âgées et 10.3 Populations et états pathologiques particuliers, Personnes âgées). Étant donné que la fonction rénale tend à diminuer chez les patients âgés, il peut être utile de la surveiller.
Insuffisance hépatique
Puisque le gadoquatrane est éliminé exclusivement sous forme intacte par les reins, aucune modification de la dose n’est jugée nécessaire chez les patients atteints d’insuffisance hépatique (voir 10.3 Populations et états pathologiques particuliers, Insuffisance hépatique). Insuffisance rénale
Aucune modification de la dose n’est requise chez les patients présentant un degré quelconque d’insuffisance rénale. Chez les patients qui présentent une insuffisance rénale, l’exposition au gadoquatrane est plus grande que chez ceux dont la fonction rénale est normale, ce qui peut accroître le risque d’effets indésirables. En présence d’insuffisance rénale grave, le risque de FSN est accru. Chez ces patients, il faut éviter d’utiliser AMBELVIST, à moins que l’information diagnostique soit essentielle et ne puisse être obtenue par IRM sans produit de contraste ou d’autres modalités. Voir 7 Mises en garde et précautions – Fonction rénale et 10.3 Populations et états pathologiques particuliers, Insuffisance rénale.
Aucune étude n’a été menée chez des patients dialysés ou atteints d’insuffisance rénale grave ou terminale. Il ne faut pas dépasser la dose recommandée, ni administrer le médicament de nouveau à ces patients. AMBELVIST peut être éliminé de l’organisme par hémodialyse.
4.4 Administration
Administrer AMBELVIST par injection intraveineuse, manuellement ou à l’aide d’un injecteur automatique compatible, à un débit d’environ 1 à 4 ml/seconde, puis rincer avec une solution de chlorure de sodium à 0,9 %. Chez les enfants et les adolescents, ajuster le débit d’administration et le volume de rinçage en fonction de l’âge.
Inspecter visuellement AMBELVIST avant de l’administrer. Ne pas utiliser la solution si elle a changé de couleur, si elle contient des particules ou si le contenant semble endommagé.
Ne pas mélanger AMBELVIST à d’autres médicaments, car il existe un risque d’incompatibilité chimique.
Lorsque AMBELVIST présenté en fioles/flacons grand format pour pharmacies (15 ml, 30 ml ou 65 ml) ou en fioles à dose unique (2 ml, 7,5 ml ou 10 ml) est utilisé avec un dispositif d’injection automatisé, toujours suivre le mode d’emploi fourni par le fabricant du dispositif d’injection. L’IRM peut être effectuée immédiatement après l’injection d’AMBELVIST.
Fioles à dose unique
AMBELVIST en fiole à dose unique est une préparation stérile destinée seulement à un usage parentéral avec un dispositif médical approuvé pour le remplissage de seringues stériles vides ou avec un dispositif automatisé d’injection de produit de contraste. Il est conçu pour l’administration par voie intraveineuse seulement.
Aspirer AMBELVIST dans la seringue immédiatement avant l’administration. Le transfert d’AMBELVIST à partir de la fiole à dose unique doit être effectué sur une surface de travail aseptique, dans le respect des règles de l’asepsie. Le contenu de la fiole à dose unique doit être utilisé dans les 24 heures suivant la perforation initiale. Une fois que le bouchon de la fiole à dose unique est perforé, AMBELVIST demeure stable pendant 24 heures à une température de 20 à 25 °C. Toute portion inutilisée doit être jetée 24 heures après la perforation initiale. Ne pas perforer le bouchon de caoutchouc plus d’une fois. Fioles/flacons grand format pour pharmacies
AMBELVIST en fiole/flacon grand format pour pharmacie est une préparation stérile à usage parentéral qui contient de nombreuses doses uniques et ne doit être utilisé qu’avec un dispositif médical approuvé pour le remplissage de seringues stériles vides ou avec un dispositif automatisé d’injection de produit de contraste. AMBELVIST en fiole/flacon grand format pour pharmacie est conçu pour l’administration par voie intraveineuse et non pour la perfusion directe.
Aspirer AMBELVIST dans la seringue immédiatement avant l’administration. Le transfert d’AMBELVIST à partir de la fiole/le flacon grand format pour pharmacie doit être effectué sur une surface de travail aseptique, dans le respect des règles de l’asepsie. Le contenu de la fiole/du flacon grand format pour pharmacie doit être utilisé dans les 24 heures suivant la perforation initiale. Une fois que le bouchon de la fiole/du flacon grand format pour pharmacie est perforé, AMBELVIST demeure stable pendant 24 heures à une température de 20 à 25 °C. Toute portion inutilisée doit être jetée 24 heures après la perforation initiale. Ne pas perforer le bouchon de caoutchouc plus d’une fois.
4.5 Dose oubliée
Sans objet
5 Surdose
La dose maximale de gadoquatrane évaluée chez l’humain (0,05 mmol/kg, contenant 0,2 mmol de gadolinium par kilogramme de poids corporel, soit 5 fois la dose recommandée) a été bien tolérée.
Le gadoquatrane peut être éliminé par hémodialyse. Lors d’une étude in vitro, le gadoquatrane s’est révélé dialysable. Cependant, on ignore si l’hémodialyse permet de prévenir la FSN (voir 7 Mises en garde et précautions – Fonction rénale et 10.3 Populations et états pathologiques particuliers, Insuffisance rénale).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844-POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 3 – Formes posologiques, teneurs et composition
AMBELVIST est une solution claire, incolore à jaune pâle. Un millilitre d’AMBELVIST contient 257,9 mg de gadoquatrane et 1,235 mg de sodium (0,0005 mmol).
AMBELVIST est offert sous les formes suivantes :
Fioles à dose unique de 2 ml et de 10 ml, contenant respectivement un volume de 2 ml et de 10 ml, en verre incolore de type 1 munies d’un bouchon de caoutchouc gris en bromobutyle, d’un sceau en aluminium et d’un capuchon en polypropylène.
Fioles grand format pour pharmacies de 10 ml, 15 ml et 30 ml, contenant respectivement un volume de 7,5 ml, de 15 ml et de 30 ml, en verre incolore de type 1 munies d’un bouchon de caoutchouc gris en bromobutyle, d’un sceau en aluminium et d’un capuchon en polypropylène.
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/com | ||||
| position | ||||
| intraveineuse | solution/257,9 mg/ml (0,1 mmol/ml) de gadoquatrane | acide chlorhydrique, calcobutrol, chlorure de sodium, eau pour préparations injectables et trométamol | ||
Flacons grand format pour pharmacies de 100 ml, contenant un volume de 65 ml, en verre incolore de type 2 munis d’un bouchon de caoutchouc gris en bromobutyle, d’un sceau en aluminium et d’un capuchon en polypropylène.
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Généralités
Les examens d’IRM avec injection de gadoquatrane doivent être réalisés par des professionnels de la santé qui ont reçu la formation préalable nécessaire et qui connaissent à fond la marche à suivre.
Accumulation de gadolinium dans le cerveau
Les données probantes actuelles semblent indiquer qu’il se pourrait que le gadolinium s’accumule dans le cerveau après de multiples doses de PCBG. On a observé une augmentation de l’intensité du signal sur les images du cerveau pondérées en T1 obtenues sans produit de contraste chez des patients ayant une fonction rénale normale qui avaient reçu de multiples doses de PCBG. On a retrouvé du gadolinium dans le tissu cérébral après de multiples doses de PCBG, surtout dans le noyau dentelé et le globus pallidus. Les données probantes semblent indiquer que le risque d’accumulation du gadolinium est plus grand après de multiples doses de produits linéaires qu’après de multiples doses de produits macrocycliques. AMBELVIST est un PCBG macrocyclique.
À l’heure actuelle, on ne connaît pas la portée clinique de l’accumulation de gadolinium dans le cerveau; toutefois, l’accumulation de gadolinium pourrait entraver l’interprétation des IRM cérébraux. Pour réduire au minimum les risques associés à l’accumulation de gadolinium dans le cerveau, on recommande d’utiliser la plus faible dose efficace et de procéder à une évaluation minutieuse des avantages et des risques avant d’administrer d’autres doses.
Extravasation
Il faut user de prudence pendant l’administration pour éviter toute extravasation. Le cas échéant, cesser l’injection immédiatement. Advenant une réaction locale, procéder à l’évaluation et au traitement qui s’imposent.
Risques associés à l’administration intrathécale
AMBELVIST ne doit pas être administré par voie intrathécale. On a signalé des réactions graves, menaçant le pronostic vital ou mortelles, surtout lorsqu’elles sont de type neurologique (p. ex. coma, encéphalopathie, convulsions), après l’administration intrathécale d’autres PCBG (voir 3 Encadré sur les mises en garde et précautions importantes et 4.1 Considérations posologiques).
Conduite et utilisation de machines
AMBELVIST n’a pas d’effet sur la capacité de conduire des véhicules et d’utiliser des machines.
Système immunitaire
Hypersensibilité
Comme d’autres produits de contraste, le gadoquatrane peut être associé à des réactions anaphylactoïdes/d’hypersensibilité ou à d’autres réactions idiosyncrasiques, caractérisées par des manifestations cardiovasculaires, respiratoires ou cutanées pouvant être graves, dont le choc.
La plupart de ces réactions surviennent dans les 30 minutes suivant l’administration. Comme avec d’autres produits de contraste, dans de rares cas, des réactions ont été observées de quelques heures à quelques jours après l’administration.
On recommande par conséquent d’observer le patient pendant au moins 30 minutes après l’administration du gadoquatrane (voir 8.3 Effets indésirables peu fréquents observés au cours des études cliniques).
Système nerveux
États convulsifs
Rien n’indique que le gadoquatrane soit la cause directe de convulsions, mais la possibilité que les PCBG puissent abaisser le seuil convulsif chez les patients prédisposés aux convulsions ne peut être exclue. Des mesures de précaution doivent être prises à l’endroit de ces patients; notamment, il faut exercer une surveillance étroite et se tenir prêt à injecter des anticonvulsivants au besoin.
Fonction rénale
Avant l’administration d’AMBELVIST, il faut procéder au dépistage d’un dysfonctionnement rénal chez tous les patients en se fondant sur l’anamnèse et/ou sur des examens de laboratoire.
Comme AMBELVIST est éliminé par voie rénale, il faut laisser à l’organisme assez de temps pour l’éliminer avant d’en administrer de nouveau aux patients qui présentent une insuffisance rénale. Chez les patients présentant une insuffisance rénale légère ou modérée, en moyenne au moins 90 % de la dose d’AMBELVIST administrée a été retrouvée dans l’urine après 24 heures (voir 10.3 Populations et états pathologiques particuliers, Insuffisance rénale).
Aucune étude n’a évalué l’emploi d’AMBELVIST chez des patients dialysés ou atteints d’insuffisance rénale grave ou terminale. Chez les patients qui présentent une insuffisance rénale grave, les bienfaits doivent surpasser les risques, car l’élimination du produit de contraste est retardée dans de tels cas.
Lors d’une étude in vitro, le gadoquatrane s’est révélé dialysable.
Lésion rénale aiguë
On a observé des cas de lésion rénale aiguë exigeant une dialyse suivant l’administration d’un PCBG chez des patients atteints d’insuffisance rénale chronique. L’ampleur du risque de lésion rénale aiguë pourrait augmenter de pair avec la dose du produit de contraste. Ne pas dépasser la dose recommandée.
- Avant d’administrer AMBELVIST, il faut déterminer si le patient a des antécédents de réaction à un produit de contraste, d’asthme bronchique et/ou de troubles allergiques. Chez ces patients, le risque de réaction d’hypersensibilité à AMBELVIST peut être plus élevé.
- Pendant et après l’administration d’AMBELVIST, il est recommandé d’observer les patients pour déceler l’apparition de signes et de symptômes d’une réaction d’hypersensibilité.
- N’administrer AMBELVIST que dans des établissements disposant d’un personnel qualifié et de traitements immédiatement disponibles pour la prise en charge des réactions d’hypersensibilité, y compris d’un personnel formé en réanimation. AMBELVIST est contre-indiqué chez les patients qui ont déjà présenté une réaction d’hypersensibilité à un PCBG (voir 2 Contre-indications).
Appareil cutané
La fibrose systémique néphrogénique (FSN) a été signalée pour la première fois en 1997 et, à ce jour, n’a été observée que chez des patients présentant une néphropathie. La FSN est un trouble systémique dont les effets les plus manifestes sont sur la peau. Les lésions cutanées qui y sont associées sont causées par une fibrose excessive, et leur répartition sur les membres et le tronc est en général symétrique. On observe un épaississement de la peau qui peut entraver la flexion et l’extension des articulations et entraîner des contractures graves. Outre le derme, la fibrose associée à la FSN peut toucher les tissus sous-cutanés, les muscles striés, le diaphragme, la plèvre, le péricarde et le myocarde. La FSN peut être mortelle.
Fibrose systémique néphrogénique (FSN)
Les produits de contraste à base de gadolinium (PCBG) accroissent le risque de fibrose systémique néphrogénique (FSN) chez les patients atteints d’insuffisance rénale grave chronique (filtration glomérulaire < 30 ml/min/1,73 m2) ou d’insuffisance rénale aiguë/d’une lésion rénale aiguë. Chez ces patients, il faut éviter d’utiliser des PCBG, à moins que l’information diagnostique soit essentielle et ne puisse être obtenue par l’imagerie par résonance magnétique (IRM) sans produit de contraste. Chez les patients en hémodialyse, les professionnels de la santé peuvent envisager de procéder rapidement à l’hémodialyse après l’administration d’un PCBG afin d’accélérer l’élimination de celui-ci. On ignore toutefois si l’hémodialyse prévient la FSN.
Les facteurs qui pourraient accroître le risque de FSN comprennent l’administration de plusieurs doses d’un PCBG ou de doses supérieures aux doses recommandées, ainsi que le degré d’altération de la fonction rénale au moment de l’exposition.
La FSN est considérée comme un effet possible de tous les PCBG.
Dans le cadre de la pharmacovigilance, des cas de FSN ont été signalés après l’administration d’une dose unique et de doses multiples d’un PCBG, mais le produit de contraste n’était pas toujours précisé. Dans les cas où il l’était, le produit le plus souvent mentionné était le gadodiamide (OMNISCAN®), suivi du gadopentétate de diméglumine (MAGNEVIST®) et du gadoversétamide (OPTIMARK®). Une FSN est aussi survenue après l’administration séquentielle de gadodiamide et de gadobénate de diméglumine (MULTIHANCE®) ou de gadotéridol (PROHANCE®). Le nombre de cas signalés dans le cadre de la pharmacovigilance peut changer avec le temps et ne pas refléter la proportion véritable des cas associés à un PCBG donné.
L’importance du risque de la FSN après l’exposition à un PCBG donné est inconnue et pourrait varier d’un produit de contraste à l’autre. Les comptes rendus sont peu nombreux et portent surtout sur le risque de FSN associé au gadodiamide. Au cours d’une étude rétrospective menée auprès de 370 patients présentant une insuffisance rénale grave qui avaient reçu le gadodiamide, le risque de FSN a été estimé à environ 4 %. Étant donné qu’on ne connaît pas l’importance du risque de FSN, si risque il y a, chez des patients atteints d’insuffisance rénale légère ou modérée ou chez ceux dont la fonction rénale est normale, il est préférable de faire preuve de prudence et d’administrer la plus faible dose possible du PCBG (voir 10.3 Pharmacocinétique – Élimination et 4.2 Posologie recommandée et ajustement posologique – Insuffisance rénale).
Il faut procéder au dépistage du dysfonctionnement rénal chez tous les patients en se fondant sur l’anamnèse et/ou sur des examens de laboratoire. Quand on administre un PCBG, il ne faut pas dépasser la dose recommandée ni en administrer de nouveau avant que l’organisme ait eu le temps de l’éliminer.
Une biopsie cutanée doit être effectuée pour éliminer le diagnostic de troubles cutanés ayant un tableau clinique semblable (p. ex. le scléromyxœdème). Voir 3 Encadré sur les mises en garde et précautions importantes, 7 Mises en garde et précautions – Généralités, Fonction rénale et Appareil cutané et 8.5 effets indésirables observés après la commercialisation.
Des cas de FSN associée à l’emploi de certains PCBG ont été signalés chez des patients atteints d’insuffisance rénale grave aiguë ou chronique (débit de filtration glomérulaire < 30 ml/min/1,73 m2). Les patients subissant une greffe de foie courent un risque particulier, car l’incidence de lésion rénale aiguë est élevée dans ce groupe. Comme une FSN peut survenir après son administration, AMBELVIST ne doit donc être utilisé en présence d’insuffisance rénale grave et pendant la période périopératoire d’une greffe de foie que si le rapport bienfaits/risques a été évalué minutieusement et que si l’information diagnostique est essentielle et ne peut être obtenue par IRM sans produit de contraste.
Aucun cas de FSN associée au gadoquatrane n’a été signalé au cours des études cliniques. Voir 3 Encadré sur les mises en garde et précautions importantes et 10.3 Populations et états pathologiques particuliers, Insuffisance hépatique.
Lors d’une étude in vitro, le gadoquatrane s’est révélé dialysable. Cependant, on ignore si l’hémodialyse permet de prévenir la FSN.
7.1 Populations particulières
7.1.1 Grossesse
Il n’y a pas de données sur l’utilisation de gadoquatrane pendant la grossesse.
De très petites quantités de PCBG peuvent traverser la barrière placentaire et entraîner une exposition fœtale, et elles peuvent être détectées dans des organes et des tissus sur une période prolongée. Lors d’études de reproduction chez la rate et la lapine, l’administration intraveineuse de gadoquatrane pendant l’organogenèse n’a pas eu d’effets néfastes sur le développement (voir 16 Toxicologie non clinique et 16 Toxicologie non clinique – Toxicité pour la reproduction et le développement).
Les risques d’anomalie à l’issue de la grossesse sont inconnus, car aucune étude clinique adéquate et bien contrôlée n’a été menée sur l’emploi d’AMBELVIST chez la femme enceinte. Une étude de cohorte rétrospective, comparant des femmes enceintes ayant subi un examen d’IRM avec PCBG et des femmes enceintes n’ayant subi aucun examen d’IRM, a révélé une fréquence accrue de mortinaissances et de décès néonatals dans le groupe ayant subi un examen d’IRM avec PCBG. Cependant, aucune augmentation du risque d’anomalies congénitales n’a été observée. Les limites de cette étude comprennent l’absence de comparaison avec des examens d’IRM sans produit de contraste, l’absence d’information sur l’indication de l’IRM pour la mère et le type de PCBG utilisé. Ces limites ont été prises en compte dans le cadre d’une autre étude de cohorte rétrospective qui n’a révélé aucune augmentation du risque de décès fœtal ou néonatal ou d’admission à l’unité de soins intensifs néonatals, comparativement aux grossesses avec exposition à l’IRM avec PCBG et à l’IRM sans produit de contraste.
AMBELVIST ne doit pas être administré pendant la grossesse à moins que l’état clinique de la patiente n’exige l’emploi de gadoquatrane.
7.1.2 Allaitement
On ignore si le gadoquatrane est excrété dans le lait maternel humain.
D’après des données recueillies chez les animaux, les concentrations de gadoquatrane dans le lait sont plus faibles que dans le plasma.
Les données publiées sur l’emploi d’autres PCBG pendant l’allaitement indiquent que 0,01 à 0,04 % de la dose de gadolinium administrée à la mère est excrétée dans le lait maternel.
La décision de maintenir ou d’interrompre l’allaitement pendant une période de 24 heures après l’administration d’AMBELVIST doit être laissée à la discrétion du professionnel de la santé et de la patiente qui allaite (voir 16 Toxicologie non clinique – Toxicité pour la reproduction et le développement).
7.1.3 Enfants et adolescents
On n’a pas observé de différences entre les adultes et les enfants/adolescents pour ce qui est de la pharmacocinétique, de l’innocuité et de l’efficacité (voir 10.3 Populations et états pathologiques particuliers, Enfants et adolescents, 14 Études cliniques – Étude QUANTI Pediatric et 16 Toxicologie non clinique – Toxicité juvénile).
7.1.4 Personnes âgées
On n’a pas observé de différences entre les patients âgés et les patients plus jeunes pour ce qui est de l’innocuité et de l’efficacité (voir 10.3 Populations et états pathologiques particuliers, Personnes âgées). On sait qu’AMBELVIST est principalement éliminé par les reins, et le risque de réactions indésirables à ce médicament pourrait être plus grand chez les personnes dont la fonction rénale est altérée. Étant donné que la fonction rénale tend à diminuer chez les patients âgés, il est souhaitable de la surveiller chez ces derniers. Il n’est pas nécessaire de modifier la dose chez les personnes âgées.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Le profil d’innocuité global d’AMBELVIST repose sur les données groupées de 842 patients inscrits aux études cliniques contrôlées de phase II et III, menées chez 749 adultes et 93 enfants ou adolescents.
La réaction indésirable au médicament la plus grave chez les patients recevant AMBELVIST a été une hypersensibilité. La plupart des effets indésirables signalés avec AMBELVIST et des réactions indésirables au médicament ont été légers ou modérés, et passagers.
Les réactions indésirables liées au médicament signalées le plus souvent pendant les études cliniques (fréquence ≥ 1 %) chez les patients recevant AMBELVIST ont été des étourdissements (1,7 %), des céphalées (2,0 %) et des réactions au point d’injection (2,7 %).
Le profil d’innocuité d’AMBELVIST, notamment les effets indésirables survenus en cours de traitement, les signes vitaux et les résultats des examens de laboratoire, a été semblable à celui des PCBG macrocycliques de comparaison.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament.
L’emploi d’AMBELVIST en IRM avec produit de contraste (IRM-PC) a été évalué dans une étude de phase II (étude 20241 [détermination de la dose]), deux études déterminantes de phase III chez les adultes (étude 21181 [QUANTI CNS] chez des patients subissant une IRM-PC du SNC et étude 21197 [QUANTI OBR]) chez des patients subissant une IRM-PC d’autres parties du corps), ainsi qu’une étude déterminante de phase I/III chez les enfants ou adolescents (étude 21196 [QUANTI Pediatric]). AMBELVIST a été administré à 842 patients au total, soit 749 adultes et 93 enfants ou adolescents (756 patients adultes ont reçu des PCBG macrocycliques de référence [gadobutrol, gadotérate, gadotéridol] comme agents de comparaison).
Les données décrites ci-dessous reflètent l’exposition à AMBELVIST chez 842 patients (749 adultes et 93 enfants ou adolescents) qui ont reçu la dose recommandée de 0,01 mmol par kilogramme de poids corporel (0,04 mmol de gadolinium par kilogramme de poids corporel). Chez les patients qui ont reçu la dose recommandée, l’âge moyen était de 51 ans (min.-max. : 1 mois à 89 ans).
Tableau 3 – Réactions indésirables au médicament signalées au cours des études cliniques chez
≥ 1 % des patients traités par AMBELVIST
| Classification par discipline médicale (SOC) | Réactions indésirables au médicament | ||
| N = 842 | |||
| (%) | |||
| Affections du système nerveux | |||
| Étourdissements | 1,7 | ||
| Céphalées | 2,0 | ||
| Troubles généraux et anomalies au site d’administration | |||
| Réaction au point d’injection*,ǂ | 2,7 | ||
* Les réactions au point d’injection ont été les suivantes : ecchymose au point d’injection, sensation de froid au point d’injection, érythème au point d’injection, hématome au point d’injection, douleur au point d’injection et enflure au point d’injection.
ǂ La plupart des réactions au point d’injection signalées étaient liées à l’intervention.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
La pharmacocinétique et l’innocuité d’AMBELVIST ont été évaluées au cours d’une étude de phase I/III. Des données sur l’innocuité ont été recueillies chez 93 sujets de 0 à 17 ans. Aucune différence pertinente quant à l’innocuité n’a été notée entre les populations pédiatrique et adulte, ni entre les différents groupes d’âge chez les enfants et les adolescents.
Des effets indésirables ont été signalés chez 16 sujets (17,2 %), leur intensité maximale ayant été légère chez 11 sujets (11,8 %), modérée chez 4 sujets (4,3 %) et marquée chez 1 sujet (1,1 %). Dans ce dernier cas, il s’agissait d’une cyanose centrale et d’une désaturation soudaine en oxygène de 65 % dans le sang observées chez un bébé de 4 semaines (28 jours) né à terme, ce qui a été signalé comme une hypersensibilité et jugé potentiellement mortel. Cet effet indésirable s’est résorbé en 11 minutes après l’augmentation du débit d’oxygène inhalé.
Parmi ces 16 sujets, 4 (4,3 %) ont présenté des effets indésirables considérés comme étant liés au médicament, tous survenus chez 1 sujet chacun (pyrexie, hypersensibilité, érythème, éruption cutanée).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les principaux effets indésirables signalés à une fréquence inférieure à 1 % après l’administration d’AMBELVIST ont été nausées, vomissements et sensation de chaleur. Ces effets ont été d’intensité légère ou modérée.
Les effets indésirables suivants ont aussi été signalés :
Affections de l’oreille et du labyrinthe : vertiges
Affections gastro-intestinales : gêne abdominale
Troubles généraux et anomalies au site
d’administration :
sensation de froid, pyrexie
Affections hépatobiliaires : hyperbilirubinémie
Affections du système immunitaire : hypersensibilitéF
1
Investigations : réduction du débit de filtration glomérulaire
Affections musculosquelettiques et du tissu
conjonctif :
arthralgie, gêne dans un membre
Affections du système nerveux : paresthésie
Affections du rein et des voies urinaires : hématurie
Affections respiratoires, thoraciques et médiastinales : dyspnée, rhinalgie
Affections de la peau et du tissu sous-cutané : érythème, prurit, éruption cutanée, urticaire
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des études cliniques
Dans toutes les études, l’évaluation des paramètres de laboratoire et des signes vitaux n’a fait ressortir aucun problème d’innocuité pour le gadoquatrane comparativement aux PCBG macrocycliques de référence. On a signalé un cas de chacune des anomalies suivantes (valeurs de laboratoire et signes vitaux) en tant qu’effets indésirables du gadoquatrane : hyperbilirubinémie, baisse du débit de filtration glomérulaire, baisse de la numération plaquettaire, présence de sédiments dans l’urine, présence de leucocytes dans l’urine, hématurie, pyrexie et dyspnée.
Les électrocardiogrammes effectués au cours de l’étude de phase II n’ont révélé rien d’anormal (tout comme les études de phase I).
8.5 Effets indésirables observés après la commercialisation
Fibrose systémique néphrogénique (FSN)
Dans le cadre de la pharmacovigilance, des cas de FSN ont été signalés après l’administration d’une dose unique et de doses multiples d’un PCBG, mais le produit de contraste n’était pas toujours précisé. Dans les cas où il l’était, le produit le plus souvent mentionné était le gadodiamide (OMNISCAN®), suivi du gadopentétate de diméglumine (MAGNEVIST®) et du gadoversétamide (OPTIMARK®). Le nombre de cas signalés dans le cadre de la pharmacovigilance peut changer avec le temps et ne pas refléter la proportion véritable des cas associés à un PCBG donné. L’importance du risque de la FSN après l’exposition à un PCBG donné est inconnue et pourrait varier d’un produit de contraste à un autre. Les comptes rendus sont peu nombreux et portent surtout sur le risque de FSN associé au gadodiamide. Au cours d’une étude rétrospective menée auprès de 370 patients présentant une insuffisance rénale
1 Un événement mettant la vie en danger a été signalé avec cette réaction indésirable au médicament. grave qui avaient reçu le gadodiamide, le risque de FSN a été estimé à environ 4 %. Étant donné qu’on ne connaît pas l’importance du risque de FSN, si risque il y a, chez des patients atteints d’insuffisance rénale légère ou modérée ou chez ceux dont la fonction rénale est normale, il est préférable de faire preuve de prudence et d’administrer la plus faible dose possible du PCBG.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude portant précisément sur les interactions médicamenteuses n’a été menée pendant la mise au point d’AMBELVIST.
9.3 Interactions médicament-comportement
L’interaction d’AMBELVIST avec les risques comportementaux individuels (p. ex. consommation de tabac, de cannabis et/ou d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Au cours d’études non cliniques in vivo et in vitro, aucun risque d’interactions médicament-médicament n’a été observé.
Aucune étude clinique sur les interactions médicament-médicament n’a été menée.
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune interaction avec des examens de laboratoires n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
Le gadoquatrane est une molécule tétramère paramagnétique renfermant quatre complexes non ioniques macrocycliques de gadolinium, qui produit un moment magnétique lorsqu’il est placé dans un champ magnétique.
Le moment magnétique modifie les vitesses de relaxation des protons de l’eau à proximité dans le corps, d’où une intensité (brillance) accrue des signaux des tissus.
10.2 Pharmacodynamie
L’IRM permet de visualiser les tissus normaux et pathologiques en partie grâce aux variations de l’intensité du signal de radiofréquence qui dépendent :
- des différences de densité des protons;
- des différences du temps de relaxation spin-réseau ou longitudinale (T1);
- des différences du temps de relaxation spin-spin ou transversale (T2).
Le gadoquatrane modifie les temps de relaxation T1 et T2 dans les tissus soumis au champ magnétique d’un appareil d’IRM. L’ampleur de l’effet d’un produit de contraste sur la vitesse de relaxation (1/T1 ou 1/T2) de l’eau tissulaire est appelée relaxivité (r1 ou r2). Les relaxivités du gadoquatrane sont décrites au Tableau 4. Le gadoquatrane a une forte relaxivité en raison de sa structure chimique. La liaison de quatre chélates de gadolinium distincts augmente la taille moléculaire, ce qui ralentit le mouvement de rotation, c’est-à-dire le temps de corrélation rotationnel (τR).
Tableau 4 – Relaxivité (L/mmol/s) du gadoquatrane étudiée in vitro dans le plasma humain à 37 °C à
1,5 T et à 3 T
| Gadoquatrane | Relaxivité (r1) | Relaxivité (r2) | |
| 1,5 T | Par molécule | 46,8 | 59,2 |
| 3,0 T | Par molécule | 42,0 | 53,6 |
T = tesla; le gadoquatrane contient quatre chélates de gadolinium dont les relaxivités r1 et r2 (à 1,5 T et à 3,0 T) sont de 11,7/10,5 L/mmol/sec et de 14,8/13,4 L/mmol/sec, respectivement.
Électrophysiologie cardiaque
À des concentrations plasmatiques produisant 5 fois l’exposition à la dose recommandée de gadoquatrane, aucun allongement cliniquement pertinent de l’intervalle QTc n’a été observé.
10.3 Pharmacocinétique
Le gadoquatrane s’administre par injection intraveineuse. La concentration plasmatique de pointe (Cmax) et l’aire sous la courbe (ASC) des concentrations en fonction du temps du gadolinium (Gd) ont augmenté en fonction de la dose dans la gamme posologique étudiée (0,0025 à 0,05 mmol/kg de gadoquatrane [0,25 à 5 fois la dose recommandée]) (voir le Tableau 5).
Tableau 5 – Paramètres pharmacocinétiques (médiane [5e; 95e percentile]) du gadoquatrane chez les adultes
| Paramètre pharmacocinétique | Médiane (5e; 95e percentile) |
| DFGe | 105 (92; 126) |
| Cmax (µmol de Gd/L) | 397 (249; 628) |
| ASC (µmol de Gd*h/L) | 421 (308; 651) |
| CL/PC (L/h/kg) | 0,095 (0,062; 0,130) |
| Véq/PC (L/kg) | 0,205 (0,157; 0,249) |
| t1/2, eff (h) | 1,47 (1,16; 2,24) |
| C10 (µmol de Gd/L) | 268 (209; 374) |
| C20 (µmol de Gd/L) | 216 (171; 295) |
| C30 (µmol de Gd/L) | 178 (142; 239) |
ASC = aire sous la courbe de la concentration en fonction du temps zéro jusqu’à l’infini; C10 = concentration plasmatique 10 minutes après l’injection de la dose; C20 = concentration plasmatique 20 minutes après l’injection de la dose; C30 = concentration plasmatique 30 minutes après l’injection de la dose; CL = clairance; Cmax = concentration maximale; DFGe = débit de filtration glomérulaire estimé; Gd = gadolinium; PC = poids corporel; t1/2, eff = demi-vie effective; Véq/PC = volume de distribution à l’état d’équilibre normalisé en fonction du poids corporel
Distribution
Après l’administration par voie intraveineuse, le gadoquatrane est rapidement distribué de l’espace vasculaire à l’espace extracellulaire. La liaison aux protéines plasmatiques est négligeable (< 1 %) in vitro.
Pour la dose clinique de 0,01 mmol/kg (0,04 mmol de gadolinium par kilogramme de poids corporel), les estimations des paramètres pharmacocinétiques sont résumées au Tableau 5.
Métabolisme
Le gadoquatrane n’est pas métabolisé.
Élimination
Le gadoquatrane est rapidement éliminé du plasma par voie rénale sous forme inchangée. La clairance plasmatique est semblable à la clairance rénale et à la clairance rénale de l’inuline, ce qui indique une élimination par filtration glomérulaire (voir le Tableau 5). En moyenne, 90,7 % (coefficient de variation [CV] de 12,7 %) de la dose a été excrétée dans l’urine dans les 12 heures suivant l’administration par voie intraveineuse, et seules des traces ont été retrouvées par la suite (91,8 % [CV de 12,8 %] après 72 heures). L’élimination par voie extrarénale est négligeable, une quantité inférieure à 1 % étant détectable dans les fèces (voir le Tableau 5).
Populations et états pathologiques particuliers
Enfants et adolescents (< 18 ans)
On n’a observé aucun effet pertinent de l’âge sur la pharmacocinétique. Le profil pharmacocinétique du gadoquatrane chez les enfants et adolescents est semblable à celui observé chez les adultes (voir le Tableau 6). Aucune modification de la dose n’est requise, puisque les concentrations atteintes peu après l’administration, pertinentes pour l’efficacité de l’imagerie, sont indépendantes de l’âge.
Tableau 6 – Paramètres pharmacocinétiques (médiane [5e; 95e percentile]) du gadoquatrane chez les enfants/adolescents et les adultes pour une dose de 0,01 mmol/par kilogramme de poids corporel (correspondant à 0,04 mmol de Gd par kilogramme de poids corporel)
| 0 à < 2 ans | 2 à < 12 ans | 12 à < 18 ans | 0 à < 18 ans | Adultes (DFGe > 72 ml/min/1,73 m2) | |
DFGe (ml/min/1,73 m²) | 131 (74,7 à 179) | 141 (101 à 192) | 116 (85,6 à 155) | 134 (85,1 à 186) | 98,7 (76,6; 124) |
ASC (µmol de Gd*h/L) | 287 (214 à 353) | 250 (200 à 342) | 347 (264 à 460) | 284 (203 à 398) | 462 (315; 766) |
CL/PC (L/h/kg) | 0,139 (0,113 à 0,190) | 0,160 (0,116 à 0,202) | 0,115 (0,0869 à 0,150) | 0,142 (0,100 à 0,194) | 0,0870 (0,0522; 0,127) |
| Véq/PC (L/kg) | 0,245 (0,226 à 0,259) | 0,233 (0,199 à 0,244) | 0,198 (0,171 à 0,230) | 0,230 (0,175 à 0,251) | 0,205 (0,157; 0,252) |
| t½, eff (h) | 1,19 (0,928 à 1,52) | 1,01 (0,829 à 1,28) | 1,15 (1,04 à 1,34) | 1,07 (0,844 à 1,40) | 1,57 (1,18; 2,60) |
C10 (µmol de Gd/L) | 184 (167 à 199) | 190 (175 à 228) | 236 (193 à 268) | 193 (168 à 261) | 269 (209; 375) |
| 0 à < 2 ans | 2 à < 12 ans | 12 à < 18 ans | 0 à < 18 ans | Adultes (DFGe > 72 ml/min/1,73 m2) | |
C20 (µmol de Gd/L) | 153 (135 à 164) | 156 (139 à 193) | 200 (161 à 228) | 160 (136 à 220) | 220 (172; 299) |
C30 (µmol de Gd/L) | 127 (111 à 140) | 128 (109 à 163) | 169 (134 à 195) | 134 (110 à 186) | 181 (144 à 246) |
ASC = aire sous la courbe de la concentration en fonction du temps zéro jusqu’à l’infini; C10 = concentration plasmatique 10 minutes après l’administration de la dose; C20 = concentration plasmatique 20 minutes après l’administration de la dose; C30 = concentration plasmatique 30 minutes après l’administration de la dose; CL = clairance; DFGe = débit de filtration glomérulaire estimé; Gd = gadolinium; PC = poids corporel; t½, eff = demi-vie effective; Véq/PC = volume de distribution à l’état d’équilibre normalisé en fonction du poids corporel
Personnes âgées (≥ 65 ans)
En raison des changements physiologiques de la fonction rénale liés à l’âge, l’exposition générale pourrait être augmentée. Aucune modification de la dose n’est requise, puisque les concentrations atteintes peu après l’administration, pertinentes pour l’efficacité de l’imagerie, sont indépendantes de la fonction rénale.
Sexe
On n’a observé aucun effet pertinent du sexe sur la pharmacocinétique du gadoquatrane.
Insuffisance hépatique
Le gadoquatrane est presque exclusivement éliminé par voie rénale sous forme inchangée. L’insuffisance hépatique est donc peu susceptible de modifier la pharmacocinétique du gadoquatrane.
Insuffisance rénale
Le gadoquatrane est presque exclusivement éliminé par voie rénale sous forme inchangée.
On a effectué une analyse pharmacocinétique de population fondée sur les études menées chez les adultes (N = 871), comptant 285 et 58 participants atteints d’insuffisance rénale légère et modérée, respectivement. La clairance du gadolinium a diminué à mesure qu’augmentait la gravité de l’insuffisance rénale, entraînant l’augmentation de l’exposition totale au médicament (ASC) et l’allongement du temps d’excrétion. Cependant, le degré de fonctionnement rénal n’a pas influé sur les concentrations plasmatiques obtenues peu après l’administration (voir le Tableau 7).
Tableau 7 – Paramètres pharmacocinétiques (médiane [5e; 95e percentile]) du gadoquatrane en présence d’une fonction rénale normale et altérée chez les adultes pour une dose de 0,01 mmol par kilogramme de poids corporel (correspondant à 0,04 mmol de Gd par kilogramme de poids corporel)
| Fonction rénale | Insuffisance rénale | Insuffisance rénale | Insuffisance rénale | |||||||||||
| normale | légère | modérée | grave | |||||||||||
| (DFGe ≥ 90 | (DFGe ≥ 60 à 89 | (DFGe ≥ 30 à 59 | (DFGe < 30 | |||||||||||
| ml/min/1,73 m²) | ml/min/1,73 m²) | ml/min/1,73 m²) | ml/min/1,73 m²) | |||||||||||
| ASC | 421 | 576 | 851 | 2016 | ||||||||||
| (µmol de Gd*h/L) | (308; 651) | (423; 908) | (579; 1315) | (1252; 4283)a | ||||||||||
| Véq/PC | 0,205 | 0,202 | 0,193 | 0,335 | ||||||||||
| (L/kg) | (0,157; 0,249) | (0,158; 0,253) | (0,164; 0,226) | (0,246; 0,391) | ||||||||||
| CL/PC | 0,095 | 0,070 | 0,047 | 0,0198 | ||||||||||
| (L/h/kg) | (0,062; 0,130) | (0,044; 0,095) | (0,031; 0,069) | (0,0093; 0,032) | ||||||||||
| t½, eff | 1,47 | 1,97 | 2,94 | 11,3 | ||||||||||
| (h) | (1,16; 2,24) | (1,51; 3,25) | (1,84; 5,05) | (7,25; 24,0) | ||||||||||
| C10 | 268 | 279 | 303 | 304 | ||||||||||
| (µmol de Gd/L) | (209; 374) | (216; 382) | (242; 367) | (232; 427)a | ||||||||||
| C20 | 216 | 235 | 266 | 258 | ||||||||||
| (µmol de Gd/L) | (171; 295) | (186; 311) | (211; 314) | (204; 355)a | ||||||||||
| C30 | 178 | 199 | 229 | 228 | ||||||||||
| (µmol de Gd/L) | (142; 239) | (163; 262) | (185; 274) | (184; 312) | ||||||||||
a Normalisation en fonction d’une dose de 0,04 mmol de Gd/kg; ASC = aire sous la courbe; C10 = concentration plasmatique 10 minutes après l’administration de la dose; C20 = concentration plasmatique 20 minutes après l’administration de la dose; C30 = concentration plasmatique 30 minutes après l’administration de la dose; CL = clairance; Gd = gadolinium; PC = poids corporel; t½, eff = demi-vie effective; Véq = volume de distribution à l’état d’équilibre
Chez les patients atteints d’insuffisance rénale légère ou modérée, environ 90 % du gadoquatrane administré a été récupéré dans l’urine en l’espace de 24 heures. D’après une simulation, en présence d’insuffisance rénale grave, la récupération d’une quantité similaire devrait prendre de 5 à 7 jours. Aucune étude clinique n’a été menée chez des patients atteints d’insuffisance rénale grave.
Lors d’une étude in vitro, le gadoquatrane s’est révélé dialysable. Après 1 heure d’hémodialyse in vitro, environ 97 % du gadoquatrane avait été éliminé du plasma.
11 Conservation, stabilité et mise au rebut
AMBELVIST doit être conservé à une température de 15 à 30 °C. Éviter le gel.
Après l’ouverture de la fiole/du flacon, la stabilité chimique et physique du produit en cours d’utilisation a été démontrée pendant 24 heures à une température de 20 à 25 °C. Toute quantité inutilisée d’AMBELVIST et tout déchet doivent être mis au rebut conformément aux exigences locales.
12 Instructions particulières de manipulation du produit
Fioles : Aspirer AMBELVIST dans la seringue immédiatement avant l’administration. Le bouchon de caoutchouc ne doit jamais être perforé plus d’une fois.
Fioles/flacons grand format pour pharmacies : Les fioles/flacons grand format d’AMBELVIST pour pharmacies sont conçus pour l’administration par voie intraveineuse et non pour la perfusion directe. Le transfert d’AMBELVIST dans des seringues à partir de fioles/flacons grand flacon pour pharmacies doit être effectué sur une surface de travail aseptique, dans le respect des règles de l’asepsie. Le contenu des fioles/flacons grand format pour pharmacies doit être utilisé dans les 24 heures suivant la perforation initiale.
Pour obtenir de plus amples renseignements, voir 4.1 Considérations posologiques et 4.4 Administration.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : gadoquatrane
Nom chimique : [4,10-bis(carboxylatométhyl)-7-{3,6,12,15-tétraoxo-16-[4,7,10-tris-
(carboxylatométhyl)-1,4,7,10-tétraazacyclododécan-1-yl]-9,9-bis({[({2-[4,7,10-tris-(carboxylatométhyl)-1,4,7,10-tétraazacyclododécan-1-yl]propanoyl}amino)acétyl]-amino}méthyl)-4,7,11,14-tétraazaheptadécan-2-yl}-1,4,7,10-tétraazacyclododécan-1-yl]-acétate de tétragadolinium
Formule moléculaire et masse moléculaire : C81H128N24O32Gd4 et 257,9
Structure (pour les produits biologiques)/formule développée :
Chiralité : mélange de trois diastéréo-isomères. Le gadoquatrane comporte quatre carbones asymétriques pouvant se traduire par trois configurations diastéréo-isomériques : diastéréo-isomère 1 (RSRS=SRSR, forme méso), diastéréo-isomère 2 (RRRS/SSSR, couple d’énantiomères) et diastéréo-isomère 3 (RRRR/SSSS, couple d’énantiomères).
Forme physique : poudre (hydrate) cristalline blanche ou blanc cassé.
Solubilité : très soluble dans l’eau, une solution-tampon de phosphate (pH de 7 et 8), une solution-tampon d’acétate (pH de 4,5) et l’acide hydrochlorique; très légèrement soluble dans l’éthanol; 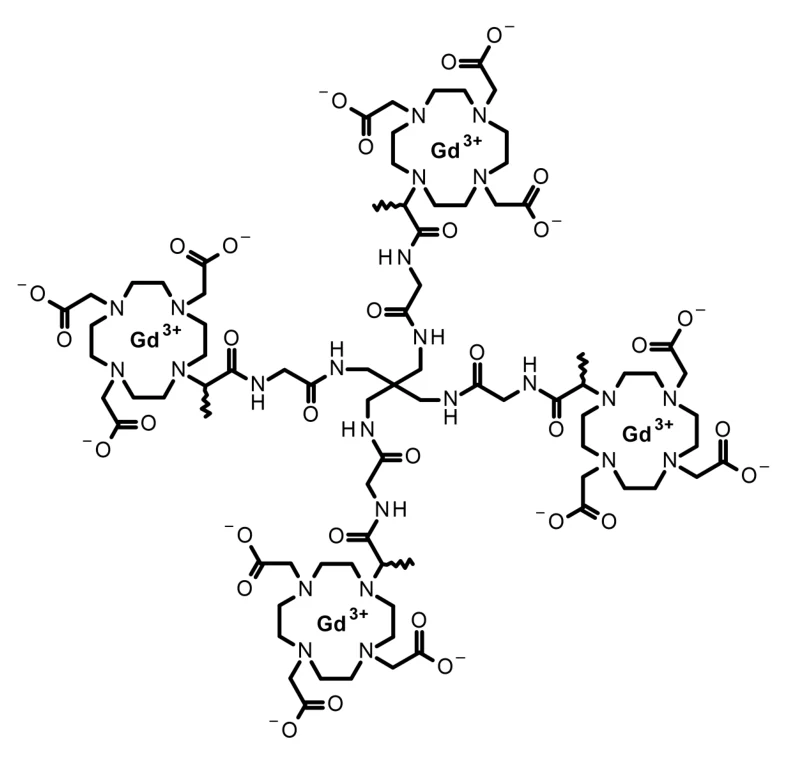 légèrement soluble dans le polyéthylèneglycol 400, soluble dans le sulfoxyde de diméthyle et pratiquement insoluble dans l’acétonitrile et l’acétone.
Densité : 1,74 g/cm3
14 Études cliniques
14.1 Études cliniques par indication
Imagerie par résonance magnétique du système nerveux central et d’autres régions du corps avec injection de produit de contraste
Tableau 8 – Résumé des données démographiques des patients dans les études cliniques sur l’imagerie par résonance magnétique (IRM) avec injection de produit de contraste
| No de l’étude | Plan de l’étude | Posologie, voie | Nombre de patients (n)* | Âge moyen (tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
| QUANTI CNS (étude 21181) | Étude multicentrique de phase III, croisée, à double insu, avec répartition aléatoire et comparateur actif | AMBELVIST à 0,04 mmol de Gd/kg de poids corporel, i.v. ou Produit de référenceǂ à 0,1 mmol de Gd/kg de poids corporel, i.v. 6 jours à 6 semaines | AMBELVIST : n = 299 Produit de référenceǂ : n = 299 | 55,6 ans (20 à 86 ans) | Hommes : 42 % Femmes : 58 % | ||
| QUANTI OBR (étude 21197) | Étude multicentrique de phase III, croisée, à double insu, avec répartition aléatoire et comparateur actif | AMBELVIST à 0,04 mmol de Gd/kg de poids corporel, i.v. ou Produit de référenceǂ à 0,1 mmol de Gd/kg de poids corporel, i.v. 6 jours à 6 semaines | AMBELVIST : n = 398 Produit de référenceǂ : n = 400 | 56,2 ans (18 à 89 ans) | Hommes : 49 % Femmes : 51 % | ||
QUANTI Pediatric (étude 21196) | Étude ouverte de phase I/III, à un seul groupe | AMBELVIST à 0,04 mmol de Gd/kg de poids corporel, i.v. 7 (± 1) jours | AMBELVIST : n = 93 | 7,13 ans (28 jours à 17 ans) | Garçons : 59 % Filles : 41 % | ||
Gd = gadolinium; i.v. = par voie intraveineuse; PCBGm = produit de contraste à base de gadolinium macrocyclique
ǂ PCBG de référence : gadobutrol, gadotérate de méglumine/acide gadotérique, gadotéridol * Inclut tous les participants répartis aléatoirement qui ont reçu au moins une dose du produit à l’étude
L’innocuité et l’efficacité d’AMBELVIST ont été évaluées dans le cadre de deux études déterminantes de phase III (QUANTI CNS et QUANTI OBR) et d’une étude de phase I/III menée auprès d’enfants et d’adolescents (QUANTI Pediatric). QUANTI CNS et QUANTI OBR, deux études multicentriques croisées, à double insu, avec répartition aléatoire et comparateur actif (produit de référence), ont été menées chez 715 adultes (répartis de façon aléatoire dans un rapport 1:1; QUANTI CNS : 305 et QUANTI OBR : 410). La population inscrite aux études d’évaluation de l’efficacité se composait de patients chez qui un examen d’IRM avec injection de produit de contraste était cliniquement indiqué pour la détection d’un problème clinique connu ou soupçonné dans tout organe cible (y compris les vaisseaux sanguins) du système nerveux central (SNC) et du corps. L’étude QUANTI CNS se limitait aux maladies du SNC, tandis que l’étude QUANTI OBR portait sur des maladies touchant toute région du corps autre que le SNC. Les participants des études QUANTI CNS et QUANTI OBR avaient 18 ans ou plus, alors que ceux de l’étude QUANTI Pediatric avaient moins de 18 ans.
Chez les adultes, les principaux motifs d’exclusion étaient un état cliniquement instable, une maladie concomitante pouvant nuire de façon importante à la comparabilité des images, une insuffisance rénale grave (DFGe < 30 ml/min/1,73 m2) ou une lésion rénale aiguë, un asthme bronchique ou des antécédents de réaction de type allergique modérée ou grave à tout PCBG. Chez les enfants et adolescents, les motifs d’exclusion étaient un poids corporel inférieur à 2 500 g au moment de la sélection ou au début de l’étude, une lésion rénale aiguë, un DFGe < 80 % de la fonction rénale normale ajustée pour l’âge ou des antécédents de réaction de type allergique modérée ou grave à tout PCBG.
AMBELVIST a été administré à une dose de 0,01 mmol par kilogramme de poids corporel (0,04 mmol de gadolinium par kilogramme de poids corporel) et comparé aux PCBG macrocycliques (PCBGm) de référence (gadobutrol, gadotérate de méglumine/acide gadotérique ou gadotéridol) administrés à une dose standard de 0,1 mmol de gadolinium par kilogramme de poids corporel dans un ordre aléatoire, à un intervalle de 2 à 14 jours (ce qui représentait une réduction de 60 % de la dose de Gd par rapport à la dose du comparateur [0,1 mmol de Gd par kilogramme de poids corporel]).
Des séries d’images prises avant l’injection du produit de contraste (non rehaussées) et d’images combinées (prises avant et après l’injection du même produit de contraste) ont fait l’objet d’un examen central indépendant à l’insu (ECII) par trois personnes distinctes. Chaque lecteur a évalué jusqu’à cinq lésions par patient en utilisant les trois paramètres de visualisation comme critères d’évaluation, leur attribuant une note pour le rehaussement du contraste, la délimitation et la morphologie sur une échelle de 4 points ou de 3 points (pour la morphologie). La nomenclature utilisée pour l’évaluation des vaisseaux sanguins, du cœur et des structures normales (en l’absence de lésions) était la suivante : rehaussement de la lumière du vaisseau (échelle de 4 points), délimitation du vaisseau (échelle de 4 points), diamètre/dimensions du vaisseau (morphologie interne; échelle de 3 points); rehaussement du contraste de la lésion/l’atteinte, délimitation de la lésion, identification de la lésion; rehaussement du contraste des structures normales, rehaussement de la délimitation des structures normales, rehaussement de la morphologie interne des structures normales.
On a attribué l’un des scores suivants à chacun des paramètres : rehaussement du contraste (échelle de 4 points) – aucun, moyen, bon, excellent; délimitation (échelle de 4 points) – aucune, moyenne, bonne, excellente; morphologie (échelle de 3 points) – faible, moyenne, bonne.
L’analyse principale repose sur l’ensemble d’analyse intégral, qui incluait tous les participants répartis aléatoirement dont les images d’IRM-PC/ou d’angio-IRM étaient admissibles à la lecture à l’insu, et pour qui on disposait d’images combinées évaluables prises avant et après l’injection de gadoquatrane et du produit de référence.
Le rendement diagnostique d’AMBELVIST et du produit de référence en IRM a été évalué en fonction de la sensibilité pour la détection des lésions et de la spécificité pour l’exclusion correcte des lésions, par rapport à la norme de vérité composite fondée sur toutes les données cliniques existantes jusqu’à un mois après le dernier examen d’IRM lié à l’étude.
Étude QUANTI CNS
L’objectif principal de l’étude QUANTI CNS était de démontrer la non-infériorité d’AMBELVIST par rapport aux PCBGm de référence en IRM avec injection de produit de contraste. Les critères d’évaluation principaux étaient les scores attribués par chaque lecteur aux trois paramètres de visualisation : rehaussement du contraste, délimitation et morphologie pour les images d’IRM combinées prises avant et après l’injection d’AMBELVIST et les images d’IRM combinées prises avant et après l’injection du produit de référence. Le principal objectif secondaire était de démontrer la non-infériorité du rendement diagnostique d’AMBELVIST par rapport à celui des PCBGm de référence en IRM avec injection de produit de contraste. Le principal critère d’évaluation secondaire était la sensibilité pour la détection de lésions et la spécificité pour l’exclusion de lésions d’après l’examen des images d’IRM combinées prises avant et après l’injection d’AMBELVIST et des images d’IRM combinées prises avant et après l’injection de PCBGm de référence. Toutes les analyses ont été menées dans le cadre d’un ECII par trois lecteurs.
L’objectif secondaire était de démontrer l’efficacité supérieure d’AMBELVIST comparativement à l’absence de rehaussement en IRM, au moyen des mêmes paramètres que ceux visés par l’objectif principal.
La population de l’étude comprenait 64,7 % de Blancs, 29,0 % d’Asiatiques, 2,3 % de Noirs ou Afro-Américains, 0,3 % de personnes métissées et 3,6 % de personnes d’origine ethnique non précisée.
L’étude QUANTI CNS comptait 305 patients devant subir un examen d’IRM pour une maladie connue ou soupçonnée du SNC, telle que tumeurs bénignes ou malignes, lésions inflammatoires ou infectieuses, anomalies du système vasculaire et malformation du cerveau (89,4 %), de la colonne vertébrale (5,0 %) et des vaisseaux sanguins (4,6 %). Des séries d’images d’IRM combinées prises avec AMBELVIST et avec les PCBGm de référence ont été évaluables chez 276 de ces patients. La majorité des patients (44 %) avaient des tumeurs cérébrales, dont la plupart (25,6 %) étaient des méningiomes, 6,6 % étaient atteints de sclérose en plaques, 4,6 % souffraient de céphalées ou de migraines, et 44,8 % présentaient d’autres états pathologiques comme des lésions intracrâniennes non précisées, un anévrisme et une épilepsie. En l’absence de lésions, on a procédé à l’évaluation des structures normales, soit chez 16 à 71 participants selon la série d’images et le lecteur.
Résultats
La non-infériorité a été démontrée pour les trois paramètres de visualisation et les trois lecteurs dans la population (N = 276). Les différences entre les scores moyens (PCBGm de référence moins AMBELVIST) ont invariablement été petites et près de zéro, allant de 0,09 à 0,13 pour le rehaussement du contraste, de 0,01 à 0,07 pour la délimitation et de 0,02 à 0,04 pour la morphologie (voir le Tableau 9). Pour tous les paramètres et lecteurs, les limites supérieures de l’IC à 95 % ont été bien en deçà de la marge de non-infériorité prédéfinie de 0,35.
Le principal objectif secondaire, qui était de démontrer le rendement diagnostique non inférieur d’AMBELVIST par rapport à celui des PCBGm de référence en IRM avec rehaussement de contraste, d’après la sensibilité et la spécificité pour la détection/l’exclusion de lésions, a été atteint, corroborant l’objectif principal. L’évaluation de la non-infériorité reposait sur une marge prédéfinie de 10 % pour la limite supérieure de l’IC à 95 % de la différence entre les traitements. Pour la sensibilité, la non-infériorité a été confirmée pour tous les lecteurs. Pour la spécificité, la non-infériorité a été démontrée pour deux des trois lecteurs, remplissant les critères statistiques prédéfinis. Les résultats de plusieurs analyses de sensibilité au sein de l’ensemble des populations étudiées confirment les résultats des analyses principales.
L’efficacité diagnostique supérieure d’AMBELVIST selon les images d’IRM combinées par rapport à celles prises avant l’injection du produit de contraste a été démontrée pour les trois lecteurs pour les paramètres de visualisation des lésions. Les améliorations moyennes allaient de 1,17 à 1,64 point pour le rehaussement du contraste, de 0,22 à 1,14 point pour la délimitation et de 0,36 à 0,94 point pour la morphologie interne (voir le Tableau 10).
Toutes les différences ont été statistiquement significatives (p < 0,0001), car les limites inférieures des IC à 95 % ont invariablement été au-dessus de zéro, confirmant les effets constants de rehaussement d’un lecteur à l’autre.
Tableau 9 – Étude QUANTI CNS : Analyse de non-infériorité des paramètres de visualisation pour les images d’IRM combinées prises avec AMBELVIST par rapport aux images d’IRM prises avec des PCBGm de référence (N = 276)
| Lecteur | Traitement | Rehaussement du contraste | Délimitation | Morphologie | |||
| Estimation moyenne (E.-T.) | Non- infériorité (IC à 95 %)* | Estimation moyenne (E.-T.) | Non-infériorité (IC à 95 %)* | Estimation moyenne (E.-T.) | Non-infériorité (IC à 95 %)* | ||
| 1 | AMBELVIST | 2,33 (0,066) | 3,34 (0,037) | 2,68 (0,028) | |||
| Produit de référenceǂ | 2,45 (0,066) | 3,41 (0,037) | 2,71 (0,028) | ||||
| Différence** | 0,12 (0,071) | OUI (-0,015 à 0,264) | 0,07 (0,047) | OUI (-0,021 à 0,166) | 0,03 (0,036) | OUI (-0,038 à 0,105) | |
| 2 | AMBELVIST | 2,59 (0,066) | 3,63 (0,037) | 2,87 (0,028) | |||
| Produit de référenceǂ | 2,72 (0,066) | 3,68 (0,037) | 2,91 (0,028) | ||||
| Différence** | 0,13 (0,071) | OUI (-0,013 à 0,265) | 0,05 (0,047) | OUI (-0,043 à 0,144) | 0,04 (0,036) | OUI (-0,034 à 0,109) | |
| 3 | AMBELVIST | 2,15 (0,066) | 2,17 (0,037) | 1,68 (0,028) | |||
| Produit de référenceǂ | 2,24 (0,066) | 2,18 (0,037) | 1,70 (0,028) | ||||
| Différence** | 0,09 (0,071) | OUI (-0,049 à 0,229) | 0,01 (0,047) | OUI (-0,086 à 0,100) | 0,02 (0,036) | OUI (-0,054 à 0,089) | |
CNS = central nervous system (système nerveux central); E.-T. = erreur-type; IC = intervalle de confiance; PCBGm = produit de contraste à base de gadolinium macrocyclique
* Limites inférieure et supérieure de l’IC à 95 %. La non-infériorité est atteinte lorsque la limite supérieure de l’IC pour la différence est inférieure à 0,35 (marge de non-infériorité); ǂ PCBGm de référence : gadobutrol, gadotérate de méglumine/acide gadotérique, gadotéridol; ** Produit de référence moins AMBELVIST.
Tableau 10 – Étude QUANTI CNS : Analyse de supériorité des paramètres de visualisation pour les images d’IRM combinées prises avec AMBELVIST par rapport aux images d’IRM prises avant l’injection d’un produit de contraste chez chaque participant (N = 276)
| Lecteur | Traitement | Rehaussement du contraste | Délimitation | Morphologie | |||
| Estimation moyenne (E.-T.) | Supériorité* (valeur p) | Estimation moyenne (E.-T.) | Supériorité* (valeur p) | Estimation moyenne (E.-T.) | Supériorité* (valeur p) | ||
| 1 | AMBELVIST | 2,36 (0,047) | 3,40 (0,034) | 2,73 (0,031) | |||
| Avant contraste | 1,00 (0,047) | 2,32 (0,034) | 1,79 (0,031) | ||||
| Différence** | 1,36 (0,061) | OUI (< 0,0001) | 1,08 (0,045) | OUI (< 0,0001) | 0,94 (0,042) | OUI (< 0,0001) | |
| 2 | AMBELVIST | 2,64 (0,047) | 3,69 (0,034) | 2,91 (0,031) | |||
| Avant contraste | 1,00 (0,047) | 2,56 (0,034) | 2,20 (0,031) | ||||
| Différence** | 1,64 (0,061) | OUI (< 0,0001) | 1,14 (0,045) | OUI (< 0,0001) | 0,72 (0,042) | OUI (< 0,0001) | |
| 3 | AMBELVIST | 2,19 (0,047) | 2,20 (0,034) | 1,70 (0,031) | |||
| Avant contraste | 1,02 (0,047) | 1,99 (0,034) | 1,35 (0,031) | ||||
| Différence** | 1,17 (0,061) | OUI (< 0,0001) | 0,22 (0,045) | OUI (< 0,0001) | 0,36 (0,042) | OUI (< 0,0001) | |
E.-T. = erreur-type; CNS = central nervous system (système nerveux central)
* La supériorité d’AMBELVIST par rapport à l’absence de rehaussement par AMBELVIST est démontrée si la valeur p unilatérale est inférieure à 0,025; ** AMBELVIST moins Avant contraste.
Étude QUANTI OBR
Le plan de l’étude QUANTI OBR était identique à celui de l’étude QUANTI CNS, et toutes deux avaient les mêmes objectifs et les mêmes paramètres.
La population de l’étude comprenait 69,6 % de Blancs, 26,7 % d’Asiatiques, 0,7 % de Noirs ou Afro-Américains et 2,2 % sujets d’origine ethnique non précisée.
L’étude QUANTI OBR comptait 410 patients ayant un problème connu ou soupçonné dans d’autres régions du corps, comme la tête et le cou, le thorax, l’abdomen, le bassin et les membres. Des séries d’images d’IRM combinées prises avec AMBELVIST et avec les PCBGm de référence ont été évaluables chez 379 de ces patients.
Les patients présentaient les états pathologiques suivants : tumeurs hépatiques (12,3 %), tumeurs prostatiques (9,4 %), tumeurs mammaires (8,9 %), troubles cardiaques (8,1 %, dont une cardiomyopathie [3,2 %]), maladies pancréatiques (7,4 %), affections de l’utérus (5,7 %), tumeurs rénales (4,9 %), maladies de l’appareil locomoteur (4,7 %), maladies du système vasculaire (4,2 %) et une vaste gamme d’autres affections (34,4 %), principalement des cas isolés de cancer et d’atteinte gastro-intestinale, de la tête et du cou, pulmonaire, hématologique/généralisée, ainsi que divers autres états pathologiques, chacun signalé chez ≤ 1,2 % des patients). En l’absence de lésions, on a procédé à l’évaluation des structures normales, soit chez 47 à 64 participants selon la série d’images et le lecteur.
Résultats
Dans l’étude de phase III QUANTI OBR, la non-infériorité d’AMBELVIST à 0,01 mmol par kilogramme de poids corporel comparativement aux PCBGm à 0,1 mmol par kilogramme de poids corporel (borne supérieure de l’intervalle de confiance [IC] à 95 % < 0,35 pour la différence moyenne entre les effets des traitements) a été démontrée (objectif principal) pour les trois paramètres de visualisation et les trois groupes de lecteurs, d’après un modèle à effets mixtes linéaires englobant l’ensemble de la population. L’objectif secondaire, à savoir démontrer la supériorité des séries d’images d’IRM combinées prises avant et après l’injection d’AMBELVIST par rapport aux images d’IRM non rehaussées pour les trois paramètres de visualisation des lésions et les trois groupes de lecteurs (valeur p unilatérale < 0,025), a été atteint, d’après un modèle à effets mixtes linéaires englobant l’ensemble de la population.
La non-infériorité a été démontrée pour les trois paramètres de visualisation et les trois groupes de lecteurs dans la population (N = 378). Les différences entre les scores moyens (PCBGm de référence moins AMBELVIST) ont invariablement été petites et près de zéro, allant de −0,06 à 0,03 pour le rehaussement du contraste, de −0,06 à 0,02 pour la délimitation et de −0,05 à −0,01 pour la morphologie (voir le Tableau 11). Pour tous les paramètres et groupes de lecteurs, les limites supérieures de l’IC à 95 % ont été bien en deçà de la marge de non-infériorité prédéfinie de 0,35.
Le principal objectif secondaire, qui était de démontrer le rendement diagnostique non inférieur d’AMBELVIST par rapport à celui des PCBGm de référence en IRM, d’après la sensibilité et la spécificité pour la détection/l’exclusion de lésions, a été atteint, corroborant l’objectif principal. L’évaluation de la non-infériorité reposait sur une marge prédéfinie de 10 % pour la limite supérieure de l’IC à 95 % de la différence entre les traitements. Pour la sensibilité, la non-infériorité a été confirmée pour tous les groupes de lecteurs. Pour la spécificité, la non-infériorité a été démontrée pour deux des trois groupes de lecteurs, remplissant les critères statistiques prédéfinis.
Les résultats de plusieurs analyses de sensibilité au sein de l’ensemble des populations étudiées confirment les résultats des analyses principales.
L’efficacité diagnostique supérieure d’AMBELVIST selon les images d’IRM combinées par rapport à celles prises avant l’injection du produit de contraste a été démontrée par des améliorations significatives de tous les paramètres de visualisation comparativement aux images prises avant contraste. Les améliorations moyennes allaient de 2,12 à 2,70 points pour le rehaussement du contraste, de 1,08 à 2,46 points pour la délimitation et de 0,90 à 1,70 point pour la morphologie (voir le Tableau 12). Toutes les différences ont été statistiquement significatives (p < 0,0001), car les limites inférieures des IC à 95 % ont invariablement été au-dessus de zéro, confirmant les effets constants de rehaussement d’un groupe de lecteurs à l’autre.
Tableau 11 – Étude QUANTI OBR : Analyse de non-infériorité des paramètres de visualisation pour les images d’IRM combinées prises avec AMBELVIST par rapport aux images d’IRM prises avec des PCBGm de référence chez chaque participant (N = 378)
| Lecteur | Traitement | Rehaussement du contraste | Délimitation | Morphologie | |||
| Estimation moyenne (E.-T.) | Non- infériorité (IC à 95 %)* | Estimation moyenne (E.-T.) | Non- infériorité (IC à 95 %)* | Estimation moyenne (E.-T.) | Non-infériorité (IC à 95 %)* | ||
| 1 | AMBELVIST | 3,63 (0,048) | 3,68 (0,039) | 2,85 (0,026) | |||
| Produit de référenceǂ | 3,57 (0,048) | 3,62 (0,039) | 2,80 (0,026) | ||||
| Différence** | -0,059 (0,062) | OUI (-0,181 à 0,062) | -0,057 (0,050) | OUI (−0,155 à 0,042) | -0,052 (0,035) | OUI (-0,120 à 0,017) | |
| 2 | AMBELVIST | 3,11 (0,048) | 3,63 (0,039) | 2,75 (0,026) | |||
| Produit de référenceǂ | 3,13 (0,048) | 3,65 (0,039) | 2,74 (0,026) | ||||
| Différence** | 0,027 (0,062) | OUI (-0,094 à 0,149) | 0,023 (0,050) | OUI (−0,075 à 0,121) | -0,012 (0,035) | OUI (-0,080 à 0,057) | |
| 3 | AMBELVIST | 3,26 (0,048) | 3,38 (0,039) | 2,74 (0,026) | |||
| Produit de référenceǂ | 3,23 (0,048) | 3,35 (0,039) | 2,73 (0,026) | ||||
| Différence** | -0,028 (0,062) | OUI (-0,150 à 0,094) | -0,033 (0,050) | OUI (−0,131 à 0,065) | -0,011 (0,035) | OUI (-0,079 à 0,058) | |
E.T. = erreur-type; IC = intervalle de confiance; OBR = other body regions (autres régions du corps); PCBGm = produit de contraste à base de gadolinium macrocyclique
* Limites inférieure et supérieure de l’IC à 95 %. La non-infériorité est atteinte lorsque la limite supérieure de l’IC pour la différence est inférieure à 0,35 (marge de non-infériorité); ǂ PCBGm de référence : gadobutrol, gadotérate de méglumine/acide gadotérique, gadotéridol; ** Produit de référence moins AMBELVIST.
Tableau 12 – Étude QUANTI OBR : analyse de supériorité des paramètres de visualisation pour les images d’IRM combinées prises avec AMBELVIST par rapport aux images d’IRM prises avant l’injection du produit de contraste chez chaque participant (N = 378)
| Lecteur | Traitement | Rehaussement du contraste | Délimitation | Morphologie | |||
| Estimation moyenne (E.-T.) | Supériorité* (valeur p) | Estimation moyenne (E.-T.) | Supériorité* (valeur p) | Estimation moyenne (E.-T.) | Supériorité* (valeur p) | ||
| 1 | AMBELVIST | 3,80 (0,035) | 3,85 (0,034) | 2,96 (0,024) | |||
| Avant contraste | 1,10 (0,035) | 1,39 (0,034) | 1,27 (0,024) | ||||
| Différence** | 2,70 (0,047) | OUI (< 0,0001) | 2,46 (0,047) | OUI (< 0,0001) | 1,70 (0,033) | OUI (< 0,0001) | |
| 2 | AMBELVIST | 3,23 (0,035) | 3,83 (0,034) | 2,89 (0,024) | |||
| Avant contraste | 1,11 (0,035) | 2,75 (0,034) | 1,98 (0,024) | ||||
| Différence** | 2,12 (0,047) | OUI (< 0,0001) | 1,08 (0,047) | OUI (< 0,0001) | 0,90 (0,033) | OUI (< 0,0001) | |
| 3 | AMBELVIST | 3,39 (0,035) | 3,51 (0,034) | 2,84 (0,024) | |||
| Avant contraste | 1,05 (0,035) | 1,64 (0,034) | 1,17 (0,024) | ||||
| Différence** | 2,35 (0,047) | OUI (< 0,0001) | 1,86 (0,047) | OUI (< 0,0001) | 1,67 (0,033) | OUI (< 0,0001) | |
E.-T. = erreur-type; OBR = other body regions (autres régions du corps)
* La supériorité d’AMBELVIST par rapport à l’absence de rehaussement par AMBELVIST est démontrée si la valeur p unilatérale est inférieure à 0,025; ** AMBELVIST moins Avant contraste.
Étude QUANTI Pediatric
L’objectif principal chez les enfants et adolescents était d’évaluer la pharmacocinétique et l’innocuité d’AMBELVIST par une étude multicentrique prospective ouverte de phase I/III (QUANTI Pediatric). L’étude comptait 93 patients âgés de 0 à moins de 18 ans chez qui un examen d’IRM avec injection d’un produit de contraste dans toute région du corps était cliniquement indiqué. Les régions du corps à examiner par IRM étaient le cerveau (62,4 %), la cavité abdominale (10,8 %), la colonne vertébrale (8,6 %), les membres (7,5 %), la tête et le cou (3,2 %), le bassin (3,2 %) et le thorax (2,2 %). La population de l’étude comprenait 57 % de sujets blancs, 37,6 % de sujets asiatiques, 1,1 % de sujets noirs ou afro-américains et 4,3 % de sujets d’origine ethnique non précisée.
Les patients présentaient, ou avaient déjà présenté, les états pathologiques suivants (liés ou non à la présence d’une tumeur) : tumeurs cérébrales (31,2 %), tumeurs ou métastases dans la cavité abdominale (9,7 %), autres tumeurs (7,5 %), épilepsie/crises convulsives (7,5 %), tumeurs de la colonne vertébrale (6,5 %), tumeurs dans les membres (5,4 %), sclérose en plaques/maladie démyélinisante (4,3 %), neurofibromatose de type 1 (3,2 %) et autres cas hétérogènes uniques (24,7 %), dont affections vasculaires telles que thrombose du sinus caverneux, malformation de la veine de Galien et malformation vasculaire du cou; affections inflammatoires/infectieuses ou démyélinisantes telles que méningite tuberculeuse et maladie démyélinisante; anomalies congénitales ou structurelles telles que syndrome d’Apert, hernie diaphragmatique et kyste sacrococcygien. Chez d’autres encore, l’IRM était indiquée pour des motifs cliniques/symptomatiques tels que céphalées, troubles visuels, troubles psychocomportementaux, collapsus circulatoire, retard de croissance, mutation du gène GRIN2B et hypertrophie des cuisses, ou pour des atteintes hématologiques ou histiocytaires, notamment leucémie aiguë lymphoblastique et histiocytose langerhansienne. Dans l’ensemble, l’atteinte était visible chez 62 des 93 participants (65,6 %); chez les 31 autres (34,4 %), on n’a pas repéré d’état pathologique.
Les patients ont reçu AMBELVIST à une dose de 0,01 mmol par kilogramme de poids corporel (0,04 mmol de gadolinium par kilogramme de poids corporel) et ont été répartis en trois groupes d’âge : naissance à < 2 ans, 2 à < 12 ans et 12 à < 18 ans.
Les profils de pharmacocinétique et d’innocuité chez les enfants et adolescents ont été similaires dans tous les groupes d’âge et semblables à ceux observés chez les adultes (voir 10.3 Populations et états pathologiques particuliers, Enfants et adolescents).
Les images d’IRM ont été évaluées de manière exploratoire au moyen de paramètres qualitatifs. Pour tous les paramètres (p. ex. confiance dans le diagnostic et paramètres de visualisation), les images d’IRM prises après l’injection d’AMBELVIST ont été améliorées par rapport à celles prises avant l’injection du produit de contraste. Il n’y a pas eu de différences pertinentes entre les groupes d’âge chez les enfants et adolescents.
15. Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Au cours d’études expérimentales de la toxicité générale effectuées chez des rats et des singes, l’administration intraveineuse quotidienne de doses uniques (jusqu’à 6 mmol de gadolinium/kg chez les rats et 3 mmol de gadolinium/kg chez les singes) et répétées (4 semaines : 1,55 mmol de gadolinium/kg/jour) n’a produit aucun effet nocif lié au traitement. Chez le rat, la dose sans effet nocif observable (DSENO) établie avec l’administration d’une dose unique et de doses répétées était de 6,0 mmol de gadolinium/kg (16 fois la dose recommandée chez l’humain [DRH] d’après l’ASC) et de 1,55 mmol de gadolinium/kg (4 fois la DRH), respectivement. Chez le singe, la DSENO correspondant à l’administration d’une dose unique et de doses répétées s’est inscrite à 3,0 mmol de gadolinium/kg (49 fois la DRH) et à 1,55 mmol de gadolinium/kg (16 fois la DRH), respectivement.
Pharmacologie de l’innocuité
L’injection d’un seul bolus intraveineux de gadoquatrane (à des doses allant jusqu’à 1,6 mmol de gadolinium/kg chez les rats et de 1,2 mmol de gadolinium/kg chez les singes) n’a pas eu d’effet physiologiquement pertinent sur les paramètres des fonctions organiques vitales et supplémentaires des rats et des singes. L’exposition plasmatique correspondante (Cmax) a été quelque 10 fois (rat) à 24 fois (singe) plus élevée que la Cmax mesurée à la dose unique recommandée à des fins diagnostiques chez l’humain.
Génotoxicité
Aucun signe de pouvoir mutagène n’a été décelé lors des études des effets génotoxiques (tests de mutation génique, chromosomique et génomique) du gadoquatrane in vivo et in vitro.
Cancérogénicité
Le pouvoir cancérogène d’AMBELVIST n’a fait l’objet d’aucune étude.
Toxicité pour la reproduction et le développement
Durant l’étude de la toxicité pour la fertilité et le développement embryonnaire précoce chez les rats, le gadoquatrane a été administré à des doses allant jusqu’à 1,55 mmol de gadolinium/kg/jour à des mâles et à des femelles. La DSENO sur la fertilité des mâles et des femelles a été de 1,55 mmol de gadolinium/kg/jour (de 12 à 20 fois la DRH). Le gadoquatrane a exercé un effet limite potentiel dépendant des femelles sur la survie embryonnaire, mis en évidence par une faible hausse du nombre moyen d’embryons morts et du pourcentage de pertes post-implantation à la dose de 1,55 mmol de gadolinium/kg/jour (12 fois la DRH). Chez la rate, la DSENO pour le développement embryonnaire était de 0,56 mmol de gadolinium/kg (4 fois la DRH).
Le gadoquatrane n’a pas causé de toxicité embryofœtale ni de tératogénicité chez des rates et des lapines qui l’ont reçu plusieurs fois durant l’organogenèse à des doses allant jusqu’à 1,55 mmol de gadolinium/kg/jour. L’exposition à la forte dose (DSENO) était de 18 à 23 fois la DRH. Des études sur le développement embryofœtal ont démontré que le gadoquatrane traverse le placenta chez la rate et la lapine, puisqu’on a détecté la présence de gadolinium dans le plasma des petits.
Lorsque des rates ont été traitées pendant la gestation et la lactation à des doses allant jusqu’à 1,55 mmol de gadolinium/kg/jour, il n’y a pas eu d’effets indésirables sur la survie, la croissance, la maturation sexuelle, le fonctionnement neurocomportemental et la fonction de reproduction de la progéniture. L’exposition à la forte dose représentait de 12 à 38 fois la DRH. De petites quantités de gadoquatrane ont été excrétées dans le lait. (Voir 7.1.1 Grossesse et 7.1.2 Allaitement).
Toxicité juvénile
Les études sur la toxicité de doses uniques et répétées allant jusqu’à 1,8 mmol de gadolinium/kg/jour chez de jeunes rats n’ont pas révélé le moindre effet néfaste. L’exposition atteinte au cours de ces études représente de 23 à 27 fois la DRH.
Toxicologie particulière
Le gadoquatrane a été toléré après l’administration intraveineuse de plusieurs doses et l’administration intraveineuse et périvasculaire d’une dose unique, sans effets locaux indésirables.