


Monographie de produit - Magnevist
1 Indications
MAGNEVIST (gadopentétate de diméglumine injectable), pour administration intraveineuse, est indiqué pour :
- rehausser le contraste dans les examens d’IRM du crâne et du rachis chez l’adulte et l’enfant, et ainsi améliorer la détection des lésions liées à une vascularisation anormale ou susceptibles d’altérer la barrière hémato-encéphalique;
- les examens d’IRM chez l’adulte pour rehausser le contraste et faciliter la visualisation des lésions dont la vascularisation est anormale dans la tête (examen extra-crânien) et le cou.
1.1 Pédiatrie
Enfants et adolescents (< 18 ans) : D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité de MAGNEVIST (gadopentétate de diméglumine injectable) ont été établies chez les enfants et les adolescents. Par conséquent, Santé Canada a autorisé une indication pour cette population (voir 1 Indications).
Il pourrait être préférable d’utiliser des agents macrocycliques chez les patients potentiellement vulnérables, comme les enfants.
1.2 Gériatrie
Personnes âgées (65 ans et plus) : Au cours des études cliniques, il n’y a pas eu de différences globales entre les patients de 65 ans et plus et les patients plus jeunes pour ce qui est de l’innocuité et de l’efficacité et, selon d’autres expériences cliniques, la réponse est la même chez les patients âgés et les patients plus jeunes.
2 Contre-indications
Les produits de contraste à base de gadolinium (PCBG) accroissent le risque de fibrose systémique néphrogénique (FSN) chez les patients atteints d’insuffisance rénale. Le gadopentétate de diméglumine injectable est contre-indiquée :
chez les patients atteints d’insuffisance rénale grave chronique (filtration glomérulaire
< 30 ml/min/1,73m2);
- chez les patients qui présentent des lésions rénales aiguës;
- chez les nouveau-nés de quatre semaines ou moins, en raison de l’immaturité de leur fonction rénale.
Le gadopentétate de diméglumine injectable ne doit pas être administrée aux patients dont l’hypersensibilité au produit est connue ou soupçonnée.
3 Encadré sur les mises en garde et précautions importantes
Fibrose systémique néphrogénique (FSN)
Les produits de contraste à base de gadolinium (PCBG) accroissent le risque de FSN chez les patients atteints d’insuffisance rénale. MAGNEVIST est contre-indiqué :
- chez les patients atteints d’insuffisance rénale grave chronique dont la filtration glomérulaire est < 30 ml/min/1,73m2 (voir 2 Contre-indications);
- chez les patients qui présentent des lésions rénales aiguës (voir 2 Contre-indications);
- chez les nouveau-nés de quatre semaines ou moins (voir 2 Contre-indications).
L’utilisation de MAGNEVIST chez les patients qui présentent une insuffisance rénale légère ou modérée (filtration glomérulaire de 30 à < 89 ml/min/1,73m2) doit être mise en balance avec le risque associé à la réalisation d’un autre examen d’imagerie médicale par des professionnels de la santé.
MAGNEVIST doit être utilisé avec prudence chez les nourrissons de moins d’un an.
La FSN peut entraîner une fibrose systémique mortelle ou invalidante touchant la peau, les muscles et les organes internes. Avant d’administrer MAGNEVIST, il faut procéder au dépistage des lésions rénales aiguës et de tout autre trouble susceptible d’altérer la fonction rénale. Chez les patients exposés à une altération chronique de la fonction rénale (p. ex. patients de plus de 60 ans ou atteints de diabète ou d’hypertension artérielle chronique), il faut faire un examen de laboratoire pour estimer la filtration glomérulaire.
Chez les patients décrits ci-dessus, il faut éviter d’utiliser MAGNEVIST, à moins que l’information diagnostique soit essentielle et ne puisse être obtenue par l’imagerie par résonance magnétique (IRM) sans produit de contraste. Quand on administre MAGNEVIST, il ne faut pas dépasser la dose recommandée (voir 4 Posologie et administration) ni en administrer de nouveau avant que l’organisme ait eu le temps de l’éliminer. (Voir 7 Mises en garde et précautions, Généralités, Insuffisance rénale, Appareil cutané; et 8.5 Effets indésirables observés après la commercialisation.)
NON DESTINÉ À L’ADMINISTRATION INTRATHÉCALE
L’administration de PCBG par voie intrathécale peut entraîner des réactions graves, menaçant le pronostic vital ou mortelles. MAGNEVIST n’est pas approuvé pour l’administration intrathécale (voir 7 Mises en garde et précautions, Risques associés à l’administration intrathécale).
4 Posologie et administration
4.1 Considérations posologiques
- MAGNEVIST est destiné à l’administration intraveineuse seulement.
- L’examen avec MAGNEVIST (gadopentétate de diméglumine injectable) ne requiert aucune préparation particulière du patient. Cependant, des mesures de précaution doivent être prises dans le cas de sujets prédisposés aux convulsions; il faut notamment exercer une surveillance étroite et se tenir prêt à injecter des anticonvulsivants au besoin (voir 7 Mises en garde et précautions). Les règles habituelles de sécurité en IRM doivent être observées (p. ex. exclusion des sujets porteurs d’agrafes vasculaires ferromagnétiques).
- La sédation peut être nécessaire chez les jeunes enfants, les nourrissons et les nouveau-nés avant un examen d’IRM, afin d’éviter que les images ne soient faussées par les mouvements du patient.
- Utiliser la plus faible dose efficace. Il pourrait être préférable d’utiliser des agents macrocycliques chez certains patients, par exemple ceux chez qui il faudrait songer à administrer plusieurs doses de PCBG en raison de circonstances cliniques individuelles, ou chez d’autres patients potentiellement vulnérables, comme les enfants et les femmes enceintes (voir 7 Mises en garde et précautions).
- Chez les insuffisants rénaux, évaluer la fonction rénale. On ne doit administrer MAGNEVIST à ces patients qu’après avoir bien évalué les risques et les bienfaits et envisagé les autres méthodes d’imagerie possibles (voir 7 Mises en garde et précautions).
4.2 Posologie recommandée et ajustement posologique
Les directives suivantes concernant la posologie s’appliquent aux adultes et aux enfants (y compris les nourrissons et les nouveau-nés) :
| Dose recommandée : | 0,2 ml/kg (0,1 mmol/kg) |
| Voie d’administration : | intraveineuse (dans une grosse veine, si possible) |
| Vitesse d’injection : | 10 ml/min ou 10 ml/15 s en bolus |
| Dose unique maximale par injection : | 0,2 ml/kg de poids corporel, sans dépasser 20 ml |
Enfants et adolescents (< 18 ans)
Santé Canada a autorisé une indication pour les enfants et les adolescents (1.1 Pédiatrie).
Personnes âgées (65 ans et plus)
Aucune modification de la posologie n’est jugée nécessaire chez les personnes âgées (65 ans et plus). Au cours des études cliniques, il n’y a pas eu de différences globales entre les patients de 65 ans et plus et les patients plus jeunes pour ce qui est de l’innocuité et de l’efficacité et, selon d’autres expériences cliniques, la réponse est la même chez les patients âgés et les patients plus jeunes (voir 10.3 Pharmacocinétique).
Insuffisance hépatique
Comme le gadopentétate est exclusivement éliminé par voie rénale sous forme inchangée, aucune modification de la posologie n’est jugée nécessaire chez les patients qui présentent une insuffisance hépatique modérée. On n’a pas de données sur les patients qui présentent une insuffisance hépatique grave (voir 10.3 Pharmacocinétique).
4.4 Administration
Pour éviter les lésions chez les enfants de moins de deux ans, la dose nécessaire doit être administrée manuellement et non avec un auto-injecteur.
Pour assurer l’injection complète du produit de contraste, il est recommandé de faire suivre l’injection de 5 ml de sérum physiologique.
Si la présence d’une lésion intracrânienne ou intrarachidienne est toujours soupçonnée malgré des clichés d’IRM normaux, la puissance diagnostique de l’examen peut être améliorée par l’administration d’une injection additionnelle de MAGNEVIST. Le cas échéant, une dose additionnelle équivalant à la dose initiale totale doit être injectée dans un délai de 30 minutes et l’examen d’IRM doit être répété.
Il n’est pas nécessaire de protéger le produit de la lumière pendant la manutention. Pour de plus amples renseignements, voir 11 Conservation, stabilité et mise au rebut.
Il faut examiner MAGNEVIST avant de l’administrer. MAGNEVIST ne doit pas être administré si la solution a beaucoup changé de couleur ou si elle contient des particules, ni si le flacon est endommagé.
MAGNEVIST ne doit être aspiré dans la seringue qu’au moment de son utilisation. Le bouchon de caoutchouc ne doit être perforé qu’une seule fois. Toute portion inutilisée doit être jetée après l’examen.
Comme aucune étude de compatibilité n’a été menée, MAGNEVIST ne doit pas être mélangé à d’autres produits médicinaux.
Les images pondérées en T1 conviennent particulièrement aux examens avec produit de contraste.
Remarque importante
L’examen d’IRM doit être réalisé en moins d’une heure. Le contraste optimal est généralement observé en moins de 27 minutes après l’injection de MAGNEVIST dans les examens du crâne, et pendant la phase suivant immédiatement l’injection (10 à 30 minutes) dans les examens du rachis.
Chez les nouveau-nés et les nourrissons, un contraste optimal du SNC a été observé pendant plusieurs heures après l’administration de MAGNEVIST (voir 7.1.3 Enfants et adolescents).
4.5 Dose oubliée
Sans objet
5 Surdose
Si une dose excessive est administrée par inadvertance ou en cas d’insuffisance rénale grave, MAGNEVIST (gadopentétate de diméglumine injectable) peut être éliminé par hémodialyse extracorporelle. La fonction rénale doit être surveillée chez les patients atteints d’insuffisance rénale.
On ne sait pas si l’hémodialyse réduit le risque de FSN.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Composition
MAGNEVIST pour injection intraveineuse est une solution aqueuse, stérile et limpide, incolore ou jaune clair. Un millilitre contient 469,01 mg de sel de diméglumine de gadopentétate (équivalant à 0,5 mmol/ml), 0,99 mg de méglumine et 0,40 mg d’acide diéthylènetriamine pentaacétique.
Formes pharmaceutiques
MAGNEVIST est une solution aqueuse, stérile et limpide, incolore ou jaune clair. Un millilitre contient 469,01 mg de sel de diméglumine de gadopentétate (équivalant à 0,5 mmol/ml), 0,99 mg de méglumine et 0,40 mg d’acide diéthylènetriamine pentaacétique.
MAGNEVIST est présenté en flacons à dose unique de 20 ml, 15 ml et 10 ml emballés individuellement.
MAGNEVIST doit être conservé entre 15 et 30 °C. MAGNEVIST est photosensible. Laisser le flacon dans sa boîte afin de le protéger de la lumière.
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes
Généralités
Les examens d’IRM avec MAGNEVIST doivent être réalisés par un médecin ayant reçu la formation nécessaire et possédant une connaissance approfondie de la marche à suivre.
MAGNEVIST doit être administré uniquement en injection intraveineuse. En cas d’administration extravasculaire ou de diffusion dans l’espace interstitiel, MAGNEVIST provoque de la douleur et une irritation des tissus.
Les patients qui reçoivent MAGNEVIST en bolus peuvent percevoir brièvement une saveur sucrée.
Comme tout produit de contraste paramagnétique, MAGNEVIST pourrait nuire à la visualisation des lésions observées au moyen de l’IRM sans produit de contraste. Il faut par conséquent interpréter avec prudence les résultats de l’IRM effectuée avec MAGNEVIST en l’absence de cliché d’IRM correspondant obtenu sans produit de contraste.
Accumulation de gadolinium dans le cerveau
Les données probantes actuelles semblent indiquer qu’il se pourrait que le gadolinium s’accumule dans le cerveau après de multiples doses de PCBG. On a observé une augmentation de l’intensité du signal sur les images du cerveau pondérées en T1 obtenues sans produit de contraste chez des patients ayant une fonction rénale normale qui avaient reçu de multiples doses de PCBG. On a retrouvé du gadolinium dans le tissu cérébral après de multiples doses de PCBG, surtout dans le noyau dentelé et le globus pallidus. Les données probantes semblent indiquer que le risque d’accumulation du gadolinium est plus grand après de multiples doses avec les produits linéaires qu’avec les produits macrocycliques.
À l’heure actuelle, on ne connaît pas la portée clinique de l’accumulation de gadolinium dans le cerveau; toutefois, l’accumulation de gadolinium pourrait entraver l’interprétation des IRM cérébraux. Pour réduire au minimum les risques associés à l’accumulation de gadolinium dans le cerveau, on recommande d’utiliser la plus faible dose efficace et de procéder à une évaluation minutieuse des avantages et des risques avant d’administrer d’autres doses.
Risques associés à l’administration intrathécale
On a signalé des réactions graves, menaçant le pronostic vital ou mortelles, surtout lorsqu’elles sont de type neurologique (p. ex. coma, encéphalopathie, convulsions), après l’administration intrathécale non homologuée de PCBG. L’administration intrathécale de MAGNEVIST n’est pas approuvée (voir 3 Encadré sur les mises en garde et précautions importantes et 4.1 Considérations posologiques).
Convulsions
Bien qu’aucune preuve n’indique que MAGNEVIST soit la cause directe de convulsions, la possibilité qu’il abaisse le seuil convulsif chez les patients prédisposés aux convulsions ne peut être exclue. Le risque d’activité convulsive pourrait être plus élevé chez les patients atteints de troubles convulsifs ou de lésions intracrâniennes, comme cela a été signalé dans de rares cas en association avec MAGNEVIST (voir 8.1 Aperçu des effets indésirables). Des mesures de précaution doivent être prises à l’endroit de ces patients; notamment, il faut exercer une surveillance étroite et se tenir prêt à injecter des anticonvulsivants au besoin (voir 4 Posologie et administration).
Conduite et utilisation de machines
Après l’administration de MAGNEVIST, il peut y avoir une augmentation ou une diminution passagère de la tension artérielle. Le patient doit faire preuve de prudence s’il doit prendre le volant ou utiliser une machine.
Système sanguin et lymphatique
Drépanocytes
Des études in vitro ont montré que les drépanocytes désoxygénés s’alignent perpendiculairement à un champ magnétique, ce qui peut se traduire in vivo par des occlusions vasculaires. Il se pourrait que l’augmentation du moment magnétique par le gadopentétate de diméglumine accentue l’alignement des drépanocytes. MAGNEVIST n’a pas été étudié chez les patients présentant une drépanocytose (anémie à hématies falciformes) ou d’autres hémoglobinopathies.
Affections hémolytiques
Le gadopentétate de diméglumine modifie la morphologie des érythrocytes, ce qui entraîne une légère hémolyse extravasculaire (splénique) passagère et une augmentation des taux de fer sérique et de bilirubine totale. Bien que cet effet ne se soit pas révélé cliniquement important au cours des études, la prudence est de rigueur chez les patients atteints d’une affection hépatique ou d’une maladie hémolytique.
Système immunitaire
Réactions d’hypersensibilité
La décision d’administrer MAGNEVIST doit être prise après une évaluation minutieuse des risques et des bienfaits chez les patients prédisposés aux allergies ou à l’asthme bronchique, ou ayant des antécédents de réactions à un produit de contraste, l’expérience ayant montré que les réactions d’hypersensibilité sont plus fréquentes chez ces patients.
Il est possible que les patients qui ont des réactions d’hypersensibilité aux bêta-bloquants résistent aux effets du traitement aux agonistes bêta.
Les réactions d’hypersensibilité grave sont plus susceptibles d’avoir une issue grave, voire fatale, chez les patients atteints d’une maladie cardiovasculaire.
Comme d’autres produits de contraste administrés par voie intraveineuse, MAGNEVIST peut être associé à des réactions anaphylactiques, des réactions anaphylactoïdes / d’hypersensibilité ou d’autres réactions idiosynchrasiques légères, modérées ou graves caractérisées par des manifestations cardiovasculaires, respiratoires ou cutanées, dont le choc anaphylactique. Advenant une telle réaction, cesser d’administrer MAGNEVIST et amorcer sans tarder un traitement convenable, y compris la réanimation. Ces réactions surviennent souvent dans les 30 minutes suivant l’administration. On recommande par conséquent d’observer le patient après l’administration de MAGNEVIST. Dans de rares cas, des réactions différées (de quelques heures à quelques jours après l’administration) peuvent survenir (voir 8 Effets indésirables).
Pour pouvoir intervenir sans tarder en cas de réactions d’hypersensibilité, il importe de bien connaître les mesures d’urgence et d’avoir sous la main les médicaments et les appareils nécessaires (p. ex. sonde endotrachéale et respirateur).
Durant l’injection de MAGNEVIST, comme de tout autre produit de contraste diagnostique, et pendant plusieurs heures après, il est important de surveiller de près les patients qui ont des antécédents de réactions aux médicaments, d’allergie ou d’hypersensibilité.
Insuffisance rénale
Chez des patients présentant une insuffisance rénale, une insuffisance rénale aiguë exigeant une dialyse ou une détérioration de la fonction rénale a été observée, dans la plupart des cas dans les 48 heures suivant l’injection de MAGNEVIST. Ces manifestations sont d’autant plus susceptibles de survenir que la dose de MAGNEVIST est élevée. On ne doit administrer MAGNEVIST aux patients présentant une insuffisance rénale qu’après avoir bien évalué les risques et les bienfaits et envisagé les autres méthodes d’imagerie possibles, car l’élimination des produits de contraste est plus lente chez eux. En présence d’insuffisance rénale, administrer la plus faible dose possible et évaluer la fonction rénale (voir 4 Posologie et administration).
- L’exposition aux PCBG accroît le risque de FSN chez les patients atteints d’insuffisance rénale grave aiguë ou chronique (filtration glomérulaire < 30 ml/min/1,73 m2).
- Il faut procéder au dépistage d’un dysfonctionnement rénal chez tous les patients en se fondant sur l’anamnèse et/ou sur des examens de laboratoire.
- Comme on ne connaît pas l’importance du risque de FSN chez les patients atteints d’insuffisance rénale légère ou modérée ou dont la fonction rénale est normale, si risque il y a, il est préférable de faire preuve de prudence et d’administrer la plus faible dose possible du PCBG (voir 3 Encadré sur les mises en garde et précautions importantes; 7 Mises en garde et précautions, Appareil cutané; et 8.5 Effets indésirables observés après la commercialisation).
MAGNEVIST est contre-indiqué chez les patients atteints d’insuffisance rénale grave aiguë ou chronique (filtration glomérulaire < 30 ml/min/1,73 m2) (voir 2 Contre-indications).
Avant d’administrer MAGNEVIST, il faut procéder au dépistage d’un dysfonctionnement rénal chez tous les patients. Chez les patients exposés à une altération chronique de la fonction rénale (p. ex. patients de plus de 60 ans ou atteints de diabète ou d’hypertension artérielle chronique), il faut faire un examen de laboratoire pour estimer la filtration glomérulaire.
Comme on ne connaît pas l’importance du risque de FSN chez les patients atteints d’insuffisance rénale légère ou modérée ou dont la fonction rénale est normale, si risque il y a, il est préférable de faire preuve de prudence et d’administrer la plus faible dose possible du PCBG. Chez les patients atteints d’insuffisance rénale légère ou modérée (filtration glomérulaire de 30 à < 89 ml/min/1,73 m2), MAGNEVIST ne doit être utilisé qu’après une évaluation minutieuse des risques et des bienfaits (voir 7 Mises en garde et précautions).
Comme le gadopentétate est éliminé par voie rénale, il faut laisser à l’organisme assez de temps pour l’éliminer avant d’en administrer de nouveau aux patients qui présentent une insuffisance rénale. La demi-vie d’élimination chez les patients qui présentent une insuffisance rénale légère ou modérée est de trois à quatre heures. La demi-vie d’élimination chez les patients qui présentent une insuffisance rénale grave est d’environ 11 heures et on a retrouvé dans l’urine environ 75 % de la dose administrée en deux jours.
MAGNEVIST peut être éliminé de l’organisme par hémodialyse (voir 5 Surdosage).
Trois séances de dialyse quotidiennes consécutives de trois heures chacune permettent d’éliminer environ 97 % de la dose administrée, la concentration du médicament baissant d’environ 70 % à chaque séance.
Chez les patients qui sont déjà en hémodialyse au moment de l’administration de MAGNEVIST, on peut envisager de procéder rapidement à l’hémodialyse après l’administration de MAGNEVIST afin d’en accélérer l’élimination.
Aucune étude n’a été menée chez les enfants atteints d’insuffisance rénale ou hépatique grave, ou d’hypertension artérielle cliniquement instable ou non maîtrisée, ni chez les nouveau-nés prématurés.
Appareil cutané
La fibrose systémique néphrogénique (FSN) a été signalée pour la première fois en 1997 et, à ce jour, n’a été observée que chez des patients présentant une néphropathie. La FSN est un trouble systémique dont les effets les plus manifestes sont sur la peau. Les lésions cutanées qui y sont associées sont causées par une fibrose excessive, et leur répartition sur les membres et le tronc est en général symétrique. On observe un épaississement de la peau qui peut entraver la flexion et l’extension des articulations et entraîner des contractures graves. Outre le derme, la fibrose associée à la FSN peut toucher les tissus sous-cutanés, les muscles striés, le diaphragme, la plèvre, le péricarde et le myocarde. La FSN peut être mortelle (voir 3 Encadré sur les mises en garde et précautions importantes, 7 Mises en garde et précautions, Généralités, Insuffisance rénale; et 8.5 Effets indésirables observés après la commercialisation).
Fibrose systémique néphrogénique (FSN)
Les produits de contraste à base de gadolinium (PCBG) peuvent accroître le risque de fibrose systémique néphrogénique (FSN) chez les patients atteints d’insuffisance rénale aiguë ou chronique, quelle qu’en soit la gravité. Chez ces patients, il faut éviter d’utiliser des PCBG, à moins que l’information diagnostique soit essentielle et ne puisse être obtenue par l’imagerie par résonance magnétique (IRM) sans produit de contraste. Chez les patients en hémodialyse, les professionnels de la santé peuvent envisager de procéder rapidement à l’hémodialyse après l’administration d’un PCBG afin d’accélérer l’élimination du produit de contraste. On ignore toutefois si l’hémodialyse prévient la FSN.
Les facteurs qui pourraient accroître le risque de FSN comprennent l’administration de plusieurs doses d’un PCBG ou de doses supérieures aux doses recommandées, ainsi que le degré d’altération de la fonction rénale au moment de l’exposition.
La FSN est considérée comme un effet possible de tous les PCBG.
Dans le cadre de la pharmacovigilance, des cas de FSN ont été signalés après l’administration d’une dose unique et de doses multiples d’un PCBG, mais le produit de contraste n’était pas toujours précisé. Dans les cas où il l’était, le plus souvent mentionné était le gadodiamide (Omniscan®), suivi du gadopentétate de diméglumine (MAGNEVIST®) et du gadoversétamide (OptiMARK®). Une FSN est aussi survenue après l’administration séquentielle de gadodiamide et de gadobénate de diméglumine (MultiHance®) ou de gadotéridol (ProHance®). Le nombre de cas signalés dans le cadre de la pharmacovigilance peut changer avec le temps et peut ne pas refléter la proportion véritable des cas associés à un PCBG donné.
L’importance du risque de FSN après l’exposition à un PCBG donné est inconnue et pourrait varier d’un produit de contraste à l’autre. Les comptes rendus sont peu nombreux et portent surtout sur le risque de FSN associé au gadodiamide. Au cours d’une étude rétrospective ayant porté sur 370 patients présentant une insuffisance rénale grave qui avaient reçu le gadodiamide, le risque de FSN a été d’environ 4 %. Comme on ne connaît pas l’importance du risque de FSN chez les patients atteints d’insuffisance rénale légère ou modérée ou dont la fonction rénale est normale, si risque il y a, il est préférable de faire preuve de prudence et d’administrer la plus faible dose possible du PCBG.
Il faut procéder au dépistage de lésions rénales aiguës, d’un dysfonctionnement rénal et de tout autre trouble susceptible d’altérer la fonction rénale. Les caractéristiques des lésions rénales aiguës sont une altération rapide (apparaissant en quelques heures ou quelques jours) et en général réversible de la fonction rénale, souvent dans le contexte d’une chirurgie, d’une infection grave, d’une blessure ou d’une toxicité rénale médicamenteuse. La mesure de la créatininémie et l’estimation de la filtration glomérulaire peuvent ne pas permettre d’évaluer avec fiabilité la fonction rénale en présence de lésions rénales aiguës.
Chez les patients exposés à une altération chronique de la fonction rénale (p. ex. patients de plus de 60 ans ou plus atteints de diabète ou d’hypertension artérielle chronique), il faut faire un examen de laboratoire pour estimer la filtration glomérulaire.
Quand on administre un PCBG, il ne faut pas dépasser la dose recommandée ni en administrer de nouveau avant que l’organisme ait eu le temps de l’éliminer (voir 10 Pharmacologie clinique; 7 Mises en garde et précautions, Insuffisance rénale; et 4 Posologie et administration).
Une biopsie cutanée doit être effectuée pour éliminer le diagnostic de troubles cutanés ayant un tableau clinique semblable (p. ex. le scléromyxœdème) (voir 3 Encadré sur les mises en garde et précautions importantes; 7 Mises en garde et précautions, Insuffisance rénale, Appareil cutané; et 8.5 Effets indésirables observés après la commercialisation).
Réactions au point d’injection
Une nécrose de la peau et des tissus mous, une thrombose, une fasciite et un syndrome des loges exigeant une intervention chirurgicale (p. ex. décompression ou amputation) sont survenus dans de très rares cas au point d’injection du produit de contraste ou dans le membre où l’injection avait été pratiquée. Les facteurs qui pourraient contribuer à ces réactions sont le volume total et la vitesse de l’injection de MAGNEVIST, l’extravasation du produit de contraste et la sensibilité du patient. Une phlébite et une thrombophlébite peuvent être observées, en général dans les 24 heures suivant l’injection de MAGNEVIST, et céderont à un traitement de soutien. Avant d’administrer MAGNEVIST, il faut confirmer que la ligne intraveineuse est perméable et intacte. On recommande d’évaluer le membre où l’injection est pratiquée pour déceler les réactions au point d’injection.
7.1 Populations particulières
7.1.1 Grossesse
MAGNEVIST ne doit être utilisé pendant la grossesse que si les bienfaits possibles l’emportent sur les risques pour le fœtus.
Il pourrait être préférable d’utiliser des agents macrocycliques chez certains patients, par exemple ceux chez qui il faudrait songer à administrer plusieurs doses de PCBG en raison de circonstances cliniques individuelles, ou chez d’autres patients potentiellement vulnérables, comme les femmes enceintes.
De très petites quantités de PCBG peuvent traverser la barrière placentaire et entraîner une exposition fœtale, et elles peuvent être détectées dans des organes et des tissus sur une période prolongée. Le gadopentétate de diméglumine a légèrement retardé le développement fœtal quand il avait été administré par voie intraveineuse pendant 10 jours consécutifs à des rates gravides à des doses quotidiennes de 0,25, 0,75 et 1,25 mmol/kg (respectivement 2,5, 7,5 et 12,5 fois la dose administrée chez l’humain selon le poids corporel), et pendant 13 jours consécutifs à des lapines gravides à des doses de 0,75 et 1,25 mmol/kg (respectivement 7,5 et 12,5 la dose administrée chez l’humain selon le poids corporel), mais pas à des doses quotidiennes de 0,25 mmol/kg. Il n’y a pas eu d’anomalies congénitales chez les rats ni les lapins.
Les risques d’anomalie à l’issue de la grossesse sont inconnus, car aucune étude clinique adéquate et bien contrôlée n’a été menée sur l’emploi de MAGNEVIST chez la femme enceinte. Une étude de cohorte rétrospective, comparant des femmes enceintes ayant subi un examen d’IRM avec PCBG et des femmes enceintes n’ayant subi aucun examen d’IRM, a révélé une fréquence accrue de mortinaissances et de décès néonatals dans le groupe ayant subi un examen d’IRM avec PCBG. Cependant, aucune augmentation du risque d’anomalies congénitales n’a été observée. Les limites de cette étude comprennent l’absence de comparaison avec des examens d’IRM sans produit de contraste, l’absence d’information sur l’indication de l’IRM pour la mère et le type de PCBG utilisé. Ces limites ont été prises en compte dans le cadre d’une autre étude de cohorte rétrospective qui n’a révélé aucune augmentation du risque de décès fœtal ou néonatal ou d’admission à l’unité de soins intensifs néonatals, comparativement aux grossesses avec exposition à l’IRM avec PCBG et à l’IRM sans produit de contraste.
7.1.2 Allaitement
MAGNEVIST passe dans le lait maternel. MAGNEVIST a été administré par voie intraveineuse à des femmes ayant une fonction rénale normale qui allaitent à une dose de 0,1 mmol/kg de poids corporel. Chez ces femmes, moins de 0,04 % de la dose de gadolinium administrée est passée dans le lait maternel au cours des 24 heures suivant l’administration. Le prélèvement de lait maternel au cours des 24 heures suivant l’administration a révélé que la quantité cumulative moyenne de gadolinium dans le lait maternel était de 0,57 +/- 0,71 μmol.
La durée globale du passage du gadolinium dans le lait maternel est inconnue. On ne connaît pas non plus l’importance de l’absorption de MAGNEVIST ni ses effets chez les nourrissons. La prudence s’impose quand on administre MAGNEVIST à une femme qui allaite.
7.1.3 Enfants et adolescents
Il pourrait être préférable d’utiliser des agents macrocycliques chez les patients potentiellement vulnérables, comme les enfants. Chez les enfants, et en particulier chez les nouveau-nés et les nourrissons de moins d’un an, il faut faire preuve de prudence et administrer la plus faible dose efficace (0,1 mmol/kg de poids corporel), car la pharmacocinétique de MAGNEVIST n’a pas été étudiée chez les nouveau-nés et les nourrissons dont la fonction rénale est immature (voir 7 Mises en garde et précautions, Insuffisance rénale; et 3 Encadré sur les mises en garde et précautions importantes).
MAGNEVIST est contre-indiqué chez les nouveau-nés de quatre semaines ou moins.
7.1.4 Personnes âgées
Aucune précaution particulière n’est requise chez les patients âgés (voir 3 Encadré sur les mises en garde et précautions importantes).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets secondaires associés à l’administration de MAGNEVIST (gadopentétate de diméglumine injectable) sont en général légers ou modérés et de nature passagère. On a toutefois signalé des réactions graves et menaçant le pronostic vital, ainsi que des décès.
Les réactions le plus souvent observées sont nausées, vomissements, maux de tête, étourdissements, sensation douloureuse, sensation générale de chaleur et sensation de chaleur ou de froid au point d’injection.
MAGNEVIST cause une irritation tissulaire et une douleur s’il est administré par voie extravasculaire. 8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des études cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les études cliniques d’un autre médicament.
La plupart des effets indésirables de MAGNEVIST surviennent rapidement après l’injection. La possibilité d’une réaction tardive ne peut cependant pas être exclue. Les effets indésirables le plus fréquemment signalés après l’administration de MAGNEVIST sont :
| Maux de tête | 8,7 %a |
| dans certains cas intenses | 1,3 % |
| Gêne au point d’injection | 6,7 % |
| Nausées | 3,2 % |
| Douleur localisée en d’autres parties | |
| du corps (dos, oreilles, yeux, dents) | 2,8 % |
| Réactions d’hypersensibilité de la peau | |
| et des muqueuses | 2,1 % |
| Étourdissements | 1,5 % |
| Vomissements | 1,2 % |
| Paresthésie | 1,2 % |
a Dans 42,3 % des cas, les maux de tête n’étaient pas considérés comme liés à l’administration de MAGNEVIST.
Dans le cadre d’études cliniques, des effets indésirables se sont manifestés chez 11 enfants sur 319 (3,4 %) qui avaient reçu MAGNEVIST (maux de tête, vasodilatation, étourdissements, diarrhée, douleur à l’oreille, tachycardie, fièvre, œdème, convulsions, vomissements, nausées et urticaire). Ce tableau d’effets indésirables est compatible avec celui qui a été observé chez l’adulte.
Une augmentation ou une diminution passagère de la tension artérielle a été observée après l’administration de MAGNEVIST au cours des essais cliniques. Trois cas d’hypotension d’importance clinique sont survenus de 2 à 6 heures après l’injection de MAGNEVIST, mais aucun lien n’a pu être établi entre cet effet et le produit de contraste (voir 7 Mises en garde et précautions, Généralités).
Des convulsions ont été signalées chez quatre patients qui avaient des antécédents d’épilepsie.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Modifications des constantes biologiques
De légères élévations réversibles des taux de fer sérique, de transaminases et de bilirubine totale par rapport aux valeurs de base ont été observées au cours des essais cliniques. Aucun lien n’a été établi entre l’emploi de MAGNEVIST et d’autres perturbations des constantes biologiques (élévations transitoires des taux des enzymes hépatiques) au cours des essais cliniques. MAGNEVIST ne modifie pas les résultats du dosage du calcium par colorimétrie dans le sérum et le plasma. 8.5 Effets indésirables observés après la commercialisation
Fibrose systémique néphrogénique
Dans le cadre de la pharmacovigilance, des cas de fibrose systémique néphrogénique (FSN) ont été signalés après l’administration d’une dose unique et de doses multiples d’un PCBG, mais le produit de contraste n’était pas toujours précisé. Dans les cas où il l’était, le plus souvent mentionné était le gadodiamide (Omniscan®), suivi du gadopentétate de diméglumine (MAGNEVIST®) et du gadoversétamide (OptiMARK®). Une FSN est aussi survenue après l’administration séquentielle de gadodiamide et de gadobénate de diméglumine (MultiHance®) ou de gadotéridol (ProHance®). Des cas de FSN ont été signalés avec MAGNEVIST. Le nombre de cas signalés dans le cadre de la pharmacovigilance peut changer avec le temps et peut ne pas refléter la proportion véritable des cas associés à un PCBG donné. L’importance du risque de FSN après l’exposition à un PCBG donné est inconnue et pourrait varier d’un produit de contraste à l’autre. Les comptes rendus sont peu nombreux et portent surtout sur le risque de FSN associé au gadodiamide. Au cours d’une étude rétrospective ayant porté sur 370 patients présentant une insuffisance rénale grave qui avaient reçu le gadodiamide, le risque de FSN a été d’environ 4 %. Comme on ne connaît pas l’importance du risque de FSN chez les patients atteints d’insuffisance rénale légère ou modérée ou dont la fonction rénale est normale, si risque il y a, il est préférable de faire preuve de prudence et d’administrer la plus faible dose possible du PCBG (voir aussi 3 Encadré sur les mises en garde et précautions importantes; 7 Mises en garde et précautions, Généralités, Insuffisance rénale et Appareil cutané).
Autres réactions indésirables au médicament observées après la commercialisation
Globalement, les réactions indésirables au médicament les plus graves chez les patients recevant MAGNEVIST sont :
- la fibrose systémique néphrogénique;
- les réactions anaphylactoïdes/le choc anaphylactoïde.
Des réactions d’hypersensibilité/naphylactoïdes différées (survenant de quelques heures à plusieurs jours plus tard) ont été observées dans de rares cas (voir 7 Mises en garde et précautions, Réactions d’hypersensibilité).
Les effets indésirables suivants, énumérés par système ou appareil, ont été signalés après l’administration de MAGNEVIST.
Appareil cardiovasculaire : réduction de la fréquence cardiaque / bradycardie a, vasodilatation, pâleur, thrombophlébite, modifications non spécifiques de l’ECG, douleur rétrosternale, angine de poitrine, augmentation de la tension artérielle, tachycardie a, syncope a, arythmie, trouble de la fonction cardiaque, arrêt cardiaque a
Système nerveux central : maux de tête, étourdissements, agitation, paresthésie, acouphène, anomalie du champ visuel, convulsions a, hyperesthésie, désorientation, somnolence a, sensation de cuisson, trouble de la vue, parosmie, trouble de l’élocution, surdité partielle, coma a, tremblements
Appareil digestif : nausées, vomissements, douleurs abdominales, maux d’estomac, soif, salivation accrue, dysgueusie, douleurs et paresthésie des tissus mous de la bouche, diarrhée
Appareil respiratoire : sécheresse de la bouche, irritation de la gorge, douleur pharyngo-laryngienne / a Des cas menaçant le pronostic vital et/ou mortels ont été signalés.
gêne pharyngienne, rhinorrhée, toux, apnée, augmentation ou diminution de la fréquence respiratoire, détresse respiratoire, œdème pulmonaire a
Membranes cutanéo-muqueuses : transpiration, fibrose systémique néphrogénique (FSN) a, bouffées congestives
Autres : réactions au point d’injection (p. ex. sensation de froid, paresthésie, enflure, chaleur, sensation de cuisson, douleur, œdème, irritation, hémorragie, érythème, malaise, nécrose, thrombophlébite, phlébite, inflammation, extravasation), mal de dents, douleur dans les membres, asthénie, pyrexie, œdème périphérique, fatigue, frissons, malaise, mal de dos, douleur auriculaire, douleur oculaire, larmoiement, arthralgie, réactions vasovagales, augmentation ou baisse de la température corporelle, sensation de chaleur ou de froid, douleurs thoraciques
Constantes biologiques : élévation du taux de fer dans le sérum a et du taux de bilirubine dans le sang
Système immunitaire : réaction d’hypersensibilité/anaphylactoïde (p. ex. choc anaphylactoïde a, réaction anaphylactoïde a, réactions d’hypersensibilité a, choc a, hypotension a, perte de connaissance a, sensation de constriction du pharynx a, éternuements, urticaire, prurit, rash, érythème, dyspnée a, arrêt respiratoire a, bronchospasme a, respiration sifflante, laryngospasme a, œdème laryngé a, œdème pharyngé a, cyanose a, rhinite, œdème de Quincke a, œdème du visage a, tachycardie réflexe, conjonctivite
Rein et voies urinaires : incontinence urinaire, miction impérieuse, augmentation de la créatininémie a, insuffisance rénale aiguë a,b
Voies hépato-biliaires : élévation des taux d’enzymes hépatiques
Les réactions indésirables suivantes ont également été signalées. On n’a pu confirmer ni réfuter qu’il y avait un rapport de causalité.
Appareil cardiovasculaire : décès lié à un infarctus du myocarde ou à d’autres causes indéterminées, perturbation transitoire cliniquement pertinente de la fréquence cardiaque
Système nerveux central : anxiété, nystagmus, confusion
Appareil digestif : constipation, anorexie
Réactions indésirables au médicament observées après la commercialisation chez les insuffisants rénaux dialysés
Chez des insuffisants rénaux dialysés qui avaient reçu MAGNEVIST, des réactions différées et passagères évoquant une inflammation, telles que fièvre, frissons et augmentation du taux de protéine C réactive, ont souvent été observées. Chez ces patients, l’examen d’IRM avec injection de MAGNEVIST avait été effectué la veille de l’hémodialyse.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude portant spécifiquement sur les interactions médicamenteuses n’a été menée pendant la mise au point de MAGNEVIST.
b Chez les patients présentant une insuffisance rénale préexistante
9.3 Interactions médicament-comportement
Les interactions avec le comportement n’ont pas été établies.
9.4 Interaction médicament-médicament
On n’a pas mené d’études sur les interactions avec d’autres produits médicinaux.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Interférence avec les tests diagnostiques
Le dosage du fer sérique à l’aide de méthodes de mesure des complexes (p. ex. la bathophénanthroline) peut donner des résultats faibles jusqu’à 24 heures après l’administration de MAGNEVIST. Ces résultats peuvent être inférieurs aux valeurs réelles en raison du DTPA libre que contient MAGNEVIST.
10 Pharmacologie clinique
10.1 Mode d’action
Le gadopentétate de diméglumine est un produit de contraste utilisé à titre diagnostique en imagerie par résonance magnétique (IRM). Le gadolinium est un élément appartenant à la classe des terres rares. Son ion (Gd+++) possède sept électrons non appariés et est, par conséquent, doué de propriétés paramagnétiques. Le Gd+++ exerce un effet puissant sur le temps de relaxation longitudinale (T1) des protons des atomes d’hydrogène, ce qui se traduit par une augmentation du contraste dans les clichés d’IRM. La chélation du Gd+++ par l’acide diéthylènetriamine pentaacétique (DTPA) permet d’obtenir un complexe stable, fortement paramagnétique et bien toléré (sel de diméglumine du gadopentétate). L’efficacité paramagnétique à une intensité de champ magnétique de 1,5 T et à 37 °C, dont témoignent la relaxivité r1 (déterminée à partir de l’effet sur le temps de relaxation T1 des protons d’eau dans le plasma) et la relaxivité r2 (déterminée à partir de l’effet sur le temps de relaxation T2), est d’environ 4,1 ± 0,2 L/(mmol•s) et 4,6 ± 0,8 L/(mmol•s), respectivement. Les valeurs de la relaxivité ne sont que légèrement dépendantes de l’intensité du champ magnétique.
L’ion gadolinium libre ne peut être utilisé cliniquement en raison de sa toxicité importante; toutefois, le métal chélaté est métaboliquement inerte et n’a pas d’interaction inhibitrice significative avec les enzymes (p. ex. acétylcholinestérase et lysozyme) aux concentrations utilisées en clinique. La composante organique du chélate n’est pas métabolisée de façon mesurable et le métal ne se dissocie pas. Après injection par voie intraveineuse de gadopentétate de diméglumine, l’ion méglumine se dissocie complètement du gadopentétate. Le chélate hydrophile est distribué seulement dans le liquide extracellulaire et ne franchit pas la barrière hémato-encéphalique intacte. Le gadopentétate est excrété sous forme inchangée dans les urines. Il est rapidement éliminé par les reins, sa clairance étant identique à celle de l’inuline (aucune réabsorption tubulaire).
10.2 Pharmacodynamie
Administré selon la posologie recommandée, MAGNEVIST n’a aucun effet pharmacodynamique à l’exception d’une légère élévation de l’osmolalité plasmatique.
10.3 Pharmacocinétique
Le profil pharmacocinétique du gadopentétate de diméglumine a été étudié auprès de sujets volontaires de sexe masculin dont les reins et la vessie ont été examinés en imagerie par résonance magnétique (IRM) au cours d’une étude ouverte sur l’innocuité et l’efficacité du produit menée en Europe. Une dose unique de MAGNEVIST a été injectée dans la veine cubitale chez 20 volontaires sains de sexe masculin. Quatre doses différentes, allant de 0,005 à 0,25 mmol/kg, ont été évaluées chez des groupes de cinq participants.
Pour les deux doses les plus élevées (0,1 et 0,25 mmol/kg), les données pharmacocinétiques sur les concentrations plasmatiques en fonction du temps ont révélé que le devenir du gadopentétate de diméglumine dans l’organisme obéit à un modèle bicompartimental; la demi-vie de distribution moyenne était de 0,2 heure, et la demi-vie d’élimination moyenne, de 1,6 heure. Aux doses de 0,1 et 0,25 mmol/kg, la cinétique du médicament n’était pas fonction de la dose. Le gadopentétate est éliminé uniquement par voie urinaire, l’excrétion moyenne pour les quatre doses étant de 83 % en moins de 6 heures et de 91 % en l’espace de 24 heures après l’injection. Aucun métabolite du gadopentétate n’a été décelé dans les urines, ce qui indique que le gadopentétate, ingrédient actif du produit de contraste pour l’IRM, demeure inchangé.
Les taux d’élimination urinaire et plasmatique (111 ml/min ± 19 et 122 ml/min ± 14, respectivement) du gadopentétate sont essentiellement identiques. Le volume de distribution (266 ml/kg ± 43) équivaut au volume de liquide extracellulaire, et la clairance est comparable à celle de substances soumises à la filtration glomérulaire, c’est-à-dire l’inuline et le 51Cr-EDTA. Chez l’humain, la demi-vie d’élimination plasmatique (1,6 heure) est comparable à celle qui a été observée chez le chien et à celle des produits de contraste classiques généralement utilisés en urographie et en angiographie à rayons X.
Le profil pharmacocinétique du gadopentétate de diméglumine administré par voie intraveineuse chez des sujets sains obéit à un modèle ouvert bicompartimental; la demi-vie de distribution moyenne est d’environ 0,2 heure et la demi-vie d’élimination moyenne, d’environ 1,6 heure. Après injection de 0,1 mmol/kg, environ 80 % de la dose est excrétée dans les urines en moins de 6 heures, et 93 %, en moins de 24 heures. L’excrétion fécale est inférieure à 0,1 % sur une période de 5 jours. Aucune biotransformation, dissociation ou décomposition du gadopentétate n’est décelée.
Populations et états pathologiques particuliers
- Grossesse et allaitement : Chez les femmes qui allaitent (de 23 à 38 ans), moins de 0,04 % de la dose de gadopentétate administrée passe dans le lait maternel.
Les données probantes actuelles semblent indiquer qu’il se pourrait que le gadolinium s’accumule dans le cerveau après de multiples doses de PCBG, mais on n’a pas déterminé le mécanisme exact par lequel le gadolinium passe dans le cerveau.
Examens de laboratoire
Les examens de laboratoire révèlent une élévation du taux de fer sérique et, dans quelques cas, du taux de bilirubine sérique, nettement liée à la prise du médicament. Chez environ 15 % des patientes et 30 % des patients, une augmentation des taux de fer sérique au-delà des valeurs de base a été constatée. Les taux ont augmenté en l’espace de 2 à 4 heures suivant l’injection et se sont abaissés en moins de 24 heures après l’injection. Quarante-huit heures après l’injection, les taux étaient revenus aux valeurs de départ. Le taux d’hémoglobine, l’hématocrite, la numération érythrocytaire et le taux d’enzymes hépatiques n’ont pas été perturbés. L’absence de modification de ces paramètres s’expliquerait par une hémolyse, probablement extravasculaire, dont l’importance est négligeable et qui n’a pas d’effet sur le taux d’hémoglobine, l’hématocrite et la numération érythrocytaire.
Bien que l’administration de MAGNEVIST ne soit pas risquée chez les patients dont l’état hématologique est normal, elle peut l’être chez les patients qui présentent une anémie hémolytique, étant donné que le gadopentétate de diméglumine semble exercer un effet sur la morphologie des érythrocytes. Environ 8 % des patients qui ont une augmentation du taux de fer sérique présentent également une élévation du taux de bilirubine sérique, ce qui s’expliquerait par une diminution, chez ces patients, de la conjugaison de la bilirubine résultant de l’hémolyse.
11 Conservation, stabilité et mise au rebut
MAGNEVIST doit être conservé entre 15 et 30 °C. MAGNEVIST est photosensible. Laisser le flacon dans sa boîte afin de le protéger de la lumière. Une fois le flacon ouvert, MAGNEVIST demeure chimiquement, physiquement et microbiologiquement stable pendant 24 heures si la température ne dépasse pas 30 °C. Il faut jeter le produit après 24 heures.
12 Particularités de manipulation du produit
Il faut examiner MAGNEVIST avant de l’administrer. MAGNEVIST ne doit pas être administré si la solution a beaucoup changé de couleur ou si elle contient des particules, ni si le flacon est endommagé.
MAGNEVIST ne doit être aspiré dans la seringue qu’au moment de son utilisation. Le bouchon de caoutchouc ne doit être perforé qu’une seule fois. Toute portion inutilisée doit être jetée après l’examen.
L’examen d’IRM doit être réalisé en moins d’une heure.
Pour en savoir plus, voir 4.1 Considérations posologiques et 4.4 Administration.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : gadopentétate de diméglumine (USAN)
Nom chimique : gadolinate(2-),[N,N-bis[2-[bis(carboxyméthyl) amino]éthyl]glycinato(5-)]-, dihydrogène, combiné à 1-déoxy-1-(méthylamino) -D-glucitol(1:2)
Formule moléculaire et masse moléculaire : C14 H20Gd N3O10 A (C7H17NO5)2 938,02
Formule développée :
Solubilité : très soluble dans l’eau
Osmolalité : 1960 mOsm/kg d’H2O à 37 oC
14 Études cliniques
14.1 Études cliniques par indication
Études cliniques chez l’adulte présentant des lésions du crâne et du rachis
L’efficacité de MAGNEVIST (gadopentétate de diméglumine) comme produit de contraste utilisé en IRM pour le diagnostic et l’évaluation des lésions du cerveau, du rachis et des tissus connexes a été démontrée dans six études cliniques clés et dans trois études particulières où les clichés ont été interprétés par des radiologistes indépendants.
Dans les six études cliniques, l’efficacité du produit a été évaluée auprès de 597 patients au total (571 d’entre eux ayant reçu MAGNEVIST, et 26, un placebo). Chez 196 des patients ayant reçu MAGNEVIST (55 en imagerie du crâne et 141 en imagerie du rachis), les clichés ont été réévalués par des radiologistes indépendants.
L’efficacité a été évaluée par différents moyens : mesures de l’intensité du signal, évaluation de l’efficacité globale ainsi que de la qualité des clichés (sur les plans du contraste, du détail morphologique et de l’apport diagnostique).
Rehaussement du contraste : Après injection de MAGNEVIST, on a noté une augmentation de l’intensité du signal pour tous les types de tissus évalués (tissu sain, lésions, œdème et nécrose). Des mesures comparatives de l’intensité du signal, qui indiquaient le contraste relatif entre les types de 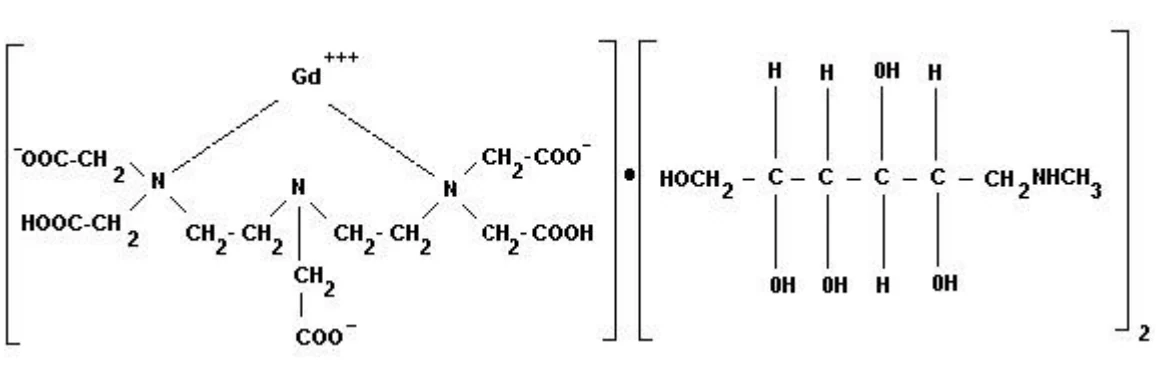 tissu, ont été faites pour les examens, avant et après injection de MAGNEVIST. MAGNEVIST a augmenté de façon importante la différence des mesures d’intensité du signal entre les lésions, l’œdème et le tissu sain comparativement à la différence qui existait entre ces tissus dans les examens prétraitement. Des augmentations similaires du contraste ont été observées dans les comparaisons lésion – œdème et lésion – nécrose.
Dans cinq des six études (imageries du crâne et du rachis), le rehaussement du contraste a été évalué d’après l’augmentation de l’intensité du signal d’une lésion par rapport aux tissus qui l’entourent. On a noté un rehaussement chez 292 patients sur 339 (86 %) après injection de MAGNEVIST. Aucun rehaussement n’a été relevé dans les examens réalisés chez les 26 patients ayant reçu un placebo.
Dans quatre des six études, d’autres lésions ont été décelées chez 113 patients sur 466 (24 %) après l’administration de MAGNEVIST.
Apport diagnostique : L’utilisation de MAGNEVIST a amélioré ou facilité le diagnostic chez 107 patients sur 162 (66 %) dans les examens du crâne. Dans les examens du rachis, l’établissement du diagnostic a été facilité dans 131 cas sur 169 (78 %).
Modifications du diagnostic : Dans les études sur l’imagerie du crâne et du rachis, le rehaussement de contraste obtenu à l’examen avec MAGNEVIST a amené les expérimentateurs à modifier le diagnostic chez 129 patients sur 317 (41 %). Les lésions crâniennes rehaussées par MAGNEVIST étaient compatibles avec le tableau clinique dans 95 % des cas. Les modifications du diagnostic les plus fréquentes en imagerie crânienne portaient sur les néoplasmes non spécifiques, les méningiomes, les métastases et les tumeurs des cellules gliales. En imagerie rachidienne, les changements étaient attribuables le plus souvent à une meilleure différenciation entre le tissu cicatriciel et le tissu discal anormal (études sur les lombo-dorsalgies post-opératoires) et à une meilleure délimitation des lésions rachidiennes (taille, siège et configuration modifiés) chez les patients qu’on soupçonnait d’être porteurs d’une tumeur rachidienne.
Évaluation des clichés : L’évaluation des clichés a révélé une amélioration du contraste chez les deux tiers des patients sur les images pondérées en T1 et chez plus du tiers des patients sur les images pondérées en T2. Dans les études sur l’imagerie crânienne, l’injection de MAGNEVIST a rendu le diagnostic possible chez 122 patients sur 167 (73 %) pour qui des clichés antérieurs pondérés en T1 et en T2 n’avaient eu aucune valeur diagnostique.
L’évaluation des clichés du crâne et du rachis faite par les radiologistes indépendants révèle une augmentation considérable du nombre de lésions détectées après l’injection de MAGNEVIST. Cette augmentation peut avoir des conséquences importantes sur le pronostic et le traitement, particulièrement chez les patients où le rehaussement de contraste amène une modification du diagnostic fondée, par exemple, sur la découverte de résultats positifs auparavant négatifs ou de résultats dénotant un cancer métastatique plutôt qu’une lésion unique. On a également constaté que l’emploi de MAGNEVIST accroît sensiblement la précision diagnostique comparativement à l’IRM sans produit de contraste ou à la tomodensitométrie (TDM).
Modalité diagnostique (séquence d’impulsions) : En imagerie crânienne, les images pondérées en T1 ont permis un meilleur contraste chez 138 patients sur 148 (93 %). Chez les dix autres patients (7 %), la pondération en T2 s’est avérée la modalité diagnostique optimale. En imagerie rachidienne (lombo-dorsalgies post-opératoires), les images pondérées en T1 ont donné un meilleur contraste chez 55 patients sur 58 (95 %), alors que les images pondérées en T2 ont donné un meilleur contraste chez les trois autres patients (5 %).
Moment du meilleur cliché : Dans les études sur l’imagerie crânienne, le moment optimal pour la prise des clichés a été déterminé sur la base de l’évaluation de l’efficacité globale et de la qualité du contraste des clichés. L’évaluation de ces deux paramètres a démontré que les meilleures images au titre de l’apport diagnostique sont obtenues peu après l’injection. Chez 108 des 148 patients qui ont passé un examen avec produit de contraste (73 %), le meilleur cliché a été obtenu moins de 27 minutes après l’injection de MAGNEVIST. Pour plus de la moitié de ces 108 patients, le meilleur cliché a été pris moins de 14 minutes après l’injection du produit de contraste. En imagerie rachidienne, ce sont également les clichés pris peu après l’injection (10 à 30 minutes) qui ont été les meilleurs.
Études cliniques chez l’enfant présentant des lésions du crâne et du rachis
L’efficacité de MAGNEVIST a été démontrée au cours de deux études cliniques clés portant sur 142 enfants âgés de 0 à 18 ans. Chez tous les sujets, un diagnostic préliminaire d’anomalie du SNC avait été posé à la suite d’examens par des méthodes autres que l’IRM. Tous les patients ont subi un examen par IRM avant et après l’administration de 0,2 ml/kg (0,1 mmol/kg) de MAGNEVIST. Certains sujets ont reçu une dose additionnelle de 0,1 mmol/kg dans les 30 minutes suivant la première dose si cela s’avérait nécessaire pour poser le diagnostic.
Évaluation du contraste : Après l’injection de MAGNEVIST, le rapport contraste/bruit des images obtenues par résonance magnétique a sensiblement augmenté, augmentation d’autant plus marquée chez les patients recevant une deuxième injection de MAGNEVIST. Le rapport de l’intensité du signal dans les lésions et dans les tissus sains a significativement augmenté pour les examens de la tête et du rachis pondérés en T1 après l’injection de MAGNEVIST.
D’après les évaluations des investigateurs, le contraste entre les lésions et les tissus sains, ainsi que la démarcation des lésions par rapport aux tissus environnants, se sont améliorés après l’injection de MAGNEVIST. Dans la plupart des cas, la cote attribuée est passée de « nul » ou « faible » à « excellent ».
Utilité diagnostique : MAGNEVIST a considérablement amélioré la possibilité de poser un diagnostic définitif. Dans les cas où des lésions ont été constatées sur les clichés pondérés en T1 ou en T2 (n = 57), cette possibilité est passée de 44 % avant l’injection de MAGNEVIST à 74 % après l’injection de MAGNEVIST. La qualité diagnostique des clichés pondérés en T1 et en T2 a considérablement augmenté après l’injection de MAGNEVIST, qu’il s’agisse de clichés normaux ou de clichés révélant des lésions.
Chez 11 patients sur 70 (16 %), la morphologie des lésions était mieux caractérisée après l’injection de MAGNEVIST. Ainsi, il était possible de mieux évaluer la composante kystique, nécrotique, tumorale ou sanguine de la lésion. Un gain statistiquement significatif de l’information utile sur le plan diagnostique a été documenté chez 22 patients sur 40 (55 %).
MAGNEVIST s’est avéré utile chez 40 patients sur 70 (57 %). Dans 14 de ces 40 cas, l’examen d’IRM final a permis de conclure à l’absence d’anomalie; dans 14 autres cas, une lésion a été constatée seulement après l’injection de MAGNEVIST; dans six autres cas, le diagnostic final n’a pu être établi qu’après l’injection de MAGNEVIST; dans trois cas, une résection tumorale complète a été confirmée par l’absence de contraste; dans deux cas, la composante solide, kystique ou nécrotique de la lésion a été caractérisée plus précisément; finalement, dans un cas, la taille de la lésion a été précisée. Études cliniques chez l’adulte présentant des lésions de la tête et du cou
L’efficacité de MAGNEVIST comme produit de contraste utilisé en IRM a été évaluée chez 87 patients présentant des lésions de la tête (extra-crâniennes) et du cou. Des jeux de clichés provenant de 78 de ces patients ont été également évalués par des radiologues (en aveugle) qui n’avaient pas participé aux études cliniques et ne connaissaient pas les antécédents des patients. L’efficacité a été mesurée grâce à des analyses comparatives de l’amélioration du contraste, de la facilitation de la visualisation et de la qualité du contraste des clichés pris après l’administration de MAGNEVIST et des clichés correspondants pris avant l’administration de MAGNEVIST.
Au cours des études cliniques, l’amélioration du contraste des lésions après l’administration de MAGNEVIST a été démontrée chez 78 patients (90 %) sur 87. Lorsqu’elle a été évaluée par des radiologues en aveugle, elle a été démontrée pour 56 (85 %) jeux de clichés sur les 66 qui ont été inclus dans les données finales.
On a démontré que la visualisation des lésions était facilitée principalement en montrant que les clichés pris après l’administration de MAGNEVIST fournissent de l’information radiologique additionnelle sur des paramètres comme le lieu, la taille et la forme de la lésion, et permettent de différencier un œdème d’une nécrose. Dans les études cliniques, les clichés pris après l’administration de MAGNEVIST ont fourni de l’information radiologique additionnelle pour 63 (72 %) patients sur 87. De plus, les radiologues qui ont travaillé en aveugle ont noté une amélioration significative (p < 0,001) dans la visualisation des lésions sur les clichés d’IRM pris après l’administration de MAGNEVIST par rapport à ceux qui ont été pris avant l’administration de MAGNEVIST. Les clichés pris après l’administration de MAGNEVIST permettaient de mieux visualiser les lésions que ceux pris avant dans le cas de 40 (67 %) clichés sur les 60 sur lesquels on pouvait déterminer la configuration des lésions. On a observé de l’information radiologique additionnelle sur 48 (73 %) clichés sur les 66 pris après l’administration de MAGNEVIST examinés par des radiologues en aveugle.
Les clichés d’IRM pris chez chaque patient avant et après l’administration de MAGNEVIST ont été évalués sur une échelle de 4 points, l’intensité relative de la lésion étant mesurée par rapport au tissu (0 = absence de contraste; 1 = équivoque; 2 = bon; 3 = excellent). Chez 63 (73 %) patients sur les 86 qui ont participé aux études cliniques, la qualité du contraste après l’administration de MAGNEVIST était plus élevée qu’avant l’administration de MAGNEVIST (p < 0,001). Dans l’évaluation faite en aveugle, la qualité du contraste après l’administration de MAGNEVIST était plus élevée qu’avant l’administration de MAGNEVIST chez 36 (55 %) patients sur les 66 (p < 0,001).
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Les études non cliniques classiques (pharmacologie de l’innocuité, toxicité générale, génotoxicité, pouvoir carcinogène et toxicité pour la reproduction) n’ont pas mis en évidence de risque particulier chez les animaux d’expérience.
De récentes études sur des rats en bonne santé qui avaient reçu plusieurs injections de PCBG linéaires ou macrocycliques ont démontré que les produits linéaires étaient associés à une hyperintensité progressive et persistante du signal à l’IRM pondérée en T1 dans les noyaux cérébelleux profonds (NCP). On n’a pas observé d’intensification du signal dans le globus pallidus (GP) chez les animaux. Les PCBG macrocycliques n’ont pas modifié l’intensité du signal dans les NCP ni dans le GP.
Les résultats quantitatifs obtenus au moyen de la spectrométrie de masse ont démontré que les concentrations totales de gadolinium étaient beaucoup plus fortes avec les PCBG linéaires qu’avec les PCBG macrocycliques. Au cours de ces études, on n’a pas observé de modifications anormales du comportement évoquant une neurotoxicité.
Toxicité aiguë
Des études sur la toxicité aiguë du gadopentétate de diméglumine ont été réalisées chez la souris, le rat et le chien après l’administration par voie intraveineuse, et chez la souris et le rat après l’administration par voie orale.
Tableau 1 :
Espèce, sexe
prédominant (nombre
d’animaux par groupe)
Voie
d’administration, dose (mmol/kg)
Valeurs de la
DL50
(mmol/kg)
Principales observations pertinentes
Souris, M (3) orale, 0,25, 1,0, 5,0 > 5,0 Aucune
Souris, M (3) i.v., 2,5, 5,0, 6,25, 7,5,
10,0
5,0 à 7,5 Apathie, modification de la respiration, démarche perturbée
Souris, F (3) i.v., 6,25, 10,0, 12,5,
15,0
6,25 à 12,5
Rats, M (3) orale, 0,2, 0,8, 4,0 > 4,0 Aucune
Rats, M (3) i.v., 10,0, 11,5, 13,5,
15,0
11,5 à 15,0 Prostration, apathie, respiration accélérée, démarche perturbée
Rats, F (3) i.v., 7,5, 10,0, 12,5,
15,0
10,0 à 15,0
Chiens, M + F (3) i.v., 6,0 > 6,0 Rubéfaction de la peau et des muqueuses, léchage, tremblements, hématurie, démarche perturbée, haut-le-cœur, vomissements et saignement au point d’injection
Toxicité subaiguë
Tableau 2 :
Espèce Voie
d’administration, dose (mmol/kg)
Durée de
l’administration
Principales observations pertinentes
Rats
10/sexe/dose
i.v.
1,0, 2,5, 5,0
5 doses/semaine pendant
4 semaines
1,0 mmol\kg – aucune observation
2,5 mmol\kg et plus – apathie, augmentation de la consommation d’eau, décubitus, détresse respiratoire, vacuoles dans les cellules épithéliales des tubes contournés et dans les cellules du parenchyme hépatique, légères diminutions des paramètres hématologiques, augmentation absolue et relative du poids du foie et des reins. Toutes ces manifestations étaient liées à la dose.
Également, à 5 mmol\kg – convulsions, diminution du gain de poids corporel, mort de la moitié des animaux
Rats
5/mâles/dose
i.v.
2,5, 5,0
1 ou 5 doses/ semaine pendant 4 semaines,
période de
récupération de 8 et 16 jours
Réversibilité en fonction du temps et de la dose de la vacuolisation rénale et hépatique
5 mmol/kg – atrophie des cellules spermatogènes non réversible en l’espace de 15 jours
Chiens, beagle
2/sexe/dose
i.v.
0,25, 1,0, 2,5
5 doses/semaine pendant
4 semaines
0,25 mmol/kg – aucune observation
1,0 mmol/kg et plus – rubéfaction cutanée et vacuolisation des tubes proximaux liées à la dose 2,5 mmol/kg – augmentation du poids des reins, diminution du poids corporel, augmentation de la consommation d’eau
Rates gravides
25/femelles/dose
i.v.
0,25, 0,75, 1,25
10 jours, 6e au 15e jour de la gestation
0,25 à 0,75 mmol/kg – aucune observation 1,25 mmol/kg – légère augmentation de la fréquence des malformations des côtes et léger retard de l’ossification chez les fœtus
Lapines gravides
21-22/femelles/
dose
i.v.
0,25, 0,75, 1,25
13 jours 0,25 mmol/kg – aucune observation
0,75 à 1,25 mmol/kg – retard du développement fœtal lié à la dose
Cancérogénicité
Aucune étude à long terme n’a été menée chez des animaux pour évaluer le pouvoir cancérogène de MAGNEVIST (gadopentétate de diméglumine injectable).
Génotoxicité
Le pouvoir mutagène du gadopentétate de diméglumine a été évalué in vitro au moyen de tests sur bactéries (S. typhimurium, E. coli) et de tests sur cultures de cellules de mammifères (recherche de mutation au locus HGPRT sur cellules V 79, test de réparation non programmée d’ADN sur hépatocytes, test de transformation cellulaire sur cellules C3H 10T1/2); in vivo, le produit a été évalué par le test du micronucléus et le test de dominance létale.
Aucun indice n’a permis de supposer que le gadopentétate de diméglumine possède un pouvoir mutagène, que ce soit in vitro ou in vivo.
Toxicologie pour la reproduction et le développement
MAGNEVIST a été étudié chez la souris dans le but d’évaluer les effets possibles du gadopentétate de diméglumine (à 0,6, à 1,2 ou à 2,5 mmol/kg/jour) sur la descendance F1 de souris femelles Crl:CD1(ICR) de la génération F0 après une exposition à compter de l’implantation et durant toute la période fœtale par l’intermédiaire d’une injection intraveineuse en bolus entre le 6e et le 18e jour de gestation. Les observations, notamment les épreuves d’apprentissage et de mémoire, se sont poursuivies à la maturité sexuelle des souris de la génération F1 jusqu’au jour 70 après la naissance.
L’administration du gadopentétate de diméglumine a été bien tolérée à des doses pouvant atteindre et comprenant 1,2 mmol Gd/kg/jour. À la dose de 2,5 mmol Gd/kg/jour, il y a eu une augmentation de la mortalité chez les mères de la génération F0 et de vacuolisation tubulaire rénale chez les animaux morts prématurément. Ces morts précoces chez les mères de la génération F0 à la dose de 2,5 mmol Gd/kg/jour peuvent être associées à la vitesse d’injection globale du produit testé et au volume du produit testé qui a été administré (5 ml/kg). Par conséquent, la dose sans effet nocif observé (DSENO) en ce qui concerne la toxicité générale et chez la mère était de 1,2 mmol Gd/kg/jour. Cette DSENO correspond à une Cmax de 5380 µmol/L et à une ASCTdern de 3440 hr*µmol/L au jour de gestation 6 ainsi qu’à une Cmax de 7260 µmol/L et à une ASCTdern de 6020 µmol/L au jour de gestation 17. Aucun effet indésirable n’a été observé chez les souris de la génération F1; par conséquent, la DSENO sur le développement était de 2,5 mmol Gd/kg/jour, ce qui correspond à 25 fois la dose diagnostique recommandée par jour (soit un total de 325 fois la dose de Gd par rapport à la dose diagnostique unique). Chez les souris de la génération F1, l’exposition générale la plus élevée a été observée au jour 1 après la naissance (5,86 µmol/L chez les mâles et 2,67 µmol/L chez les femelles). Les concentrations de gadolinium correspondantes dans le cerveau étaient de 17,6 nmol/g chez les mâles et de 20,2 nmol/g chez les femelles au jour 1 après la naissance, et elles n’ont eu aucun effet sur le développement du cerveau ni sur les paramètres fonctionnels comme le comportement, l’apprentissage et la mémoire.
Toxicologie particulière
Le gadopentétate de diméglumine a été évalué quant au risque d’irritation au point d’injection chez des lapins auxquels il avait été administré par voies intraveineuse, paraveineuse, intramusculaire et sous-cutanée. L’administration du gadopentétate de diméglumine par voie intraveineuse n’a entraîné que très peu de signes d’irritation. Toutefois, les injections paraveineuses, intramusculaires et sous-cutanées ont entraîné une irritation locale modérée.
PHARMACOLOGIE
Études chez l’animal
Neuropharmacologie
La neuropharmacologie du gadopentétate de diméglumine a été évaluée chez le rat après une injection unique péricérébrale ou intracisternale. La détermination de la DE50, basée sur les anomalies de posture, les crises épileptiques ou la mort, et de la DL50 ont indiqué que le gadopentétate de diméglumine est considérablement moins toxique que le chlorure de gadolinium ou le diatrizoate de méglumine. Dans une étude similaire, la tolérance neurale au gadopentétate de diméglumine n’a pas été modifiée par l’addition de 1,0 mg ou moins de DTPA libre/ml (Tableau 3).
Tableau 3 : Comparaison de la DE50 et de la DL50 du gadopentétate de diméglumine, du chlorure de gadolinium et du diatrizoate de méglumine après administration péricérébrale ou intracisternale chez des rats
Produits Dose
administrée
(μmol/kg)
DE50
(μmol/kg)
Dose
administrée (μmol/kg)
DL50
(μmol/kg)
Administration péricérébrale
Gadopentétate de diméglumine 25 à 296,3 96,6 463 à 1852 1141,4
97,1 1227,3
Gadopentétate de diméglumine et 1,0 mg de
DTPA/ml
25 à 296,3 80,2 463 à 1852 1063,4
Chlorure de gadolinium 5 à 25 10,8 6 à 100 14,9
Diatrizoate de méglumine 32 à 53 35,0 32 à 53 42,8
Administration intracisternale
Gadopentétate de diméglumine 16,7 à 197,9 74,0 309 à 1233 654,9
86,2 a a
Gadopentétate de diméglumine et 0,15 mg de
DTPA/ml
16,7 à 197,9 80,0 a a
Gadopentétate de diméglumine et 1,0 mg de
DTPA/ml
16,7 à 197,9 85,0 a a
Chlorure de gadolinium 3,3 à 16,7 5,6 4 à 17 8,1
Diatrizoate de méglumine 4 à 21 11,2 32 à 126 54,9 a Non évaluée dans l’étude
Effets cardiovasculaires et hémodynamiques
Les effets cardiovasculaires et hémodynamiques du gadopentétate de diméglumine ont été évalués chez des chiens sains anesthésiés ayant reçu par voie intraveineuse 0,25 ou 1,25 mmol/kg de poids corporel. À la dose la plus faible, une légère augmentation de la résistance périphérique a été notée. Chez les chiens ayant reçu 1,25 mmol/kg, le gadopentétate de diméglumine a entraîné initialement une diminution de la résistance périphérique, de la tension artérielle et de la fréquence cardiaque, de même qu’une augmentation de la pression télédiastolique du ventricule gauche, du volume systolique et du débit cardiaque. Par la suite, on a noté une augmentation de la résistance périphérique et une élévation sensible de la tension artérielle qui s’est maintenue au même niveau pendant le reste de l’expérience.
Les effets hémodynamiques du gadopentétate de diméglumine en présence d’une insuffisance cardiaque aiguë d’origine ischémique ont également été évalués chez des chiens qui avaient reçu des doses de 0,25 mmol/kg et 0,75 mmol/kg par voie intraveineuse. À la dose de 0,25 mmol/kg, on a noté, d’une part, une légère diminution de la tension artérielle diastolique et de la résistance périphérique, et, d’autre part, une faible augmentation de la vitesse de croissance de la pression intraventriculaire gauche (dp/dt), du débit cardiaque et de l’index systolique. Tous les paramètres sont revenus à la normale cinq à dix minutes après l’administration. À la dose de 0,75 mmol/kg, une réaction passagère similaire a été observée au chapitre des paramètres hémodynamiques.
Tolérance rénale
La tolérance rénale au gadopentétate de diméglumine a été étudiée chez des lapins à qui on avait administré 2 mmol/kg par voie intraveineuse. Chez les lapins ayant reçu du gadopentétate de diméglumine, on a constaté une légère modification de la protéinurie comparativement au groupe témoin qui avait reçu une solution de sorbitol; toutefois, on a observé une meilleure tolérance rénale au gadopentétate de diméglumine qu’aux autres produits de contraste utilisés en imagerie par rayons X. Aucune modification des taux sériques de créatinine ou d’azote uréique n’a été observée, lesquels ont servi d’indicateurs de la fonction rénale. En outre, aucune modification tissulaire des reins n’a été décelée après la période d’observation d’une semaine.
Propriétés physico-chimiques et biochimiques
Les propriétés pharmacologiques du gadopentétate de diméglumine ont été évaluées au moyen d’une série d’épreuves in vitro et in vivo chez le chien, le lapin et le babouin après injection intraveineuse. Ces épreuves ont démontré que le gadopentétate de diméglumine était très hydrophile et, par conséquent, qu’il ne pouvait pas se lier aux protéines ni exercer d’effet sur l’activité enzymatique. En résumé, le produit était physiologiquement inerte aux concentrations susceptibles d’être utilisées chez l’humain.
Effet sur la coagulation
L’effet in vitro du gadopentétate de diméglumine sur la coagulation a été évalué par une thrombo-élastographie pratiquée sur du sang citraté de chien. La thrombo-élastographie a révélé que les doses allant jusqu’à 29 mmol/L n’influaient pas sur la coagulation du sang citraté de chien comparativement à une thrombo-élastographie témoin réalisée au moyen d’une solution saline isotonique.
Efficacité
L’efficacité du gadopentétate de diméglumine a été démontrée chez le rat, le lapin et le babouin, après injection par voie intraveineuse aux fins d’IRM diagnostique. Des doses de 0,01 à 1,0 mmol/kg de poids corporel administrées par voie intraveineuse ont rehaussé le contraste entre le tissu sain et le tissu pathologique (infarctus, tumeurs et inflammations). Comme le gadopentétate de diméglumine était excrété dans les urines, il a également rehaussé le contraste au niveau rénal chez le rat, à des doses aussi faibles que 0,01 mmol/kg de poids corporel.
Pharmacocinétique
Le gadopentétate de diméglumine, administré par voie orale ou intraveineuse, ou les deux, a fait l’objet d’études chez le rat (mâles et femelles en période de gestation ou de lactation), le lapin (femelles gravides), le chien (femelles) et le babouin (mâles) visant à l’évaluer aux titres de l’absorption, de la distribution, du métabolisme et de l’excrétion.
Après l’administration orale, le gadopentétate de diméglumine radiomarqué a été très faiblement absorbé par le tractus gastro-intestinal chez le rat et le chien, et a été excrété presque entièrement dans les fèces (environ 96 % chez le rat et 94 % chez le chien).
Après injection intraveineuse, le produit a été excrété principalement dans les urines (90 % chez le rat et > 96 % chez le chien). Chez le rat, en présence d’occlusion rénale bilatérale, 2 % de la dose de gadopentétate radiomarqué a été excrétée par voie biliaire en 4 heures.
Les injections intraveineuses de gadopentétate de diméglumine n’ont entraîné aucune accumulation notable dans les tissus étudiés chez le rat, le lapin, le chien ou le babouin. Toutefois, chez le rat présentant une insuffisance rénale totale, 3,5 % de la dose de gadopentétate de diméglumine radiomarqué a été sécrétée dans l’estomac et l’intestin 4 heures après l’administration par voie intraveineuse. Ces résultats semblent indiquer que le gadopentétate de diméglumine peut être sécrété dans le tractus gastro-intestinal, particulièrement en présence d’insuffisance rénale grave.
Après l’administration par voie intraveineuse de doses uniques de gadopentétate de diméglumine radiomarqué (0,5 mmol/kg) chez des lapines gravides, la concentration maximale de gadolinium radiomarqué chez le fœtus a été atteinte en 30 minutes. Chez la mère, les concentrations dans le plasma, le foie, le cœur et l’utérus sont demeurées stables après 15 et 30 minutes. Les concentrations dans les tissus fœtaux équivalaient, après 15 minutes, à environ 4 % des concentrations plasmatiques chez la mère, et, après 30 minutes, à environ 8 % (ce qui correspond respectivement à 0,11 % et à 0,26 % de la dose totale). À 120 minutes, les concentrations fœtales avaient diminué pour s’établir à un quart des valeurs maximales. Chez le fœtus, la demi-vie d’élimination était comparable à celle qui est observée dans le plasma et les tissus maternels, soit 30 à 50 minutes.
Après l’administration par voie intraveineuse chez des rates gravides, le gadopentétate de diméglumine radiomarqué s’est distribué rapidement, n’a pas franchi les barrières hémato-encéphalique et placentaire, et a été éliminé en moins de 24 heures.
Chez les rates ayant reçu pendant l’allaitement des injections intraveineuses de gadopentétate de diméglumine radiomarqué, moins de 0,2 % de la dose administrée est passée dans le lait maternel. Chez le rat, on a constaté que l’absorption à partir du tractus gastro-intestinal après l’administration par voie orale était faible (d’environ 4 %).
Chez le chien, rien n’indique que le gadopentétate de diméglumine radiomarqué administré par voie intraveineuse est métabolisé lors du passage dans l’organisme. Une chromatographie en phase liquide haute performance n’a détecté aucun ion gadolinium non chélaté chez les animaux.