


Monographie de produit - Mar-Apremilast
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d'administration | Forme posologique/ concentrations | Ingrédient non médicinal cliniquement important |
| Orale | Comprimés de 10 mg, 20 mg, 30 mg | Lactose anhydre Croscarmellose sodique Cellulose microcristalline Stéarate de magnésium L’enrobage contient : oxyde ferrosoferrique / oxyde de fer noir (pour 30 mg) HPMC / hypromellose, oxyde de fer rouge, oxyde de fer jaune (pour 20 mg et 30 mg), lactose monohydraté, dioxyde de titane, triacétine, |
INDICATIONS ET UTILISATION CLINIQUE
- Psoriasis en plaques
MAR-APREMILAST (apremilast) est indiqué pour le traitement des patients adultes atteints de psoriasis en plaques de modéré à grave qui sont candidats à la photothérapie ou au traitement systémique.
Limites quant à l'utilisation :
MAR-APREMILAST n'a pas fait l'objet d'études en association avec d'autres traitements systémiques (classiques ou biologiques) ou avec la photothérapie pour le psoriasis et n'est donc pas indiqué dans ce contexte.
- Arthrite psoriasique
MAR-APREMILAST (apremilast), seul ou en association avec le méthotrexate, est indiqué pour le traitement de l'arthrite psoriasique évolutive chez les patients adultes qui n'ont pas répondu de façon satisfaisante à un traitement antérieur par antirhumatismal modifiant la maladie (ARMM), qui ne l'ont pas toléré ou chez qui il est contre-indiqué.
- Maladie de Behcet
MAR-APREMILAST est indiqué pour le traitement des patients adultes atteints d'ulcères buccaux associés à la maladie de Behçet qui sont candidats à un traitement systémique.
Gériatrie (≥ 65 ans) :
Les patients de 65 ans ou plus pourraient être exposés à un risque plus élevé de complications, telles que diarrhée, nausées et vomissements graves causés par MAR-APREMILAST (voir MISES EN GARDE ET PRÉCAUTIONS, appareil digestif). Aucune différence globale n'a été observée quant quant à l'efficacité apremilast entre les patients adultes âgés (≥ 65 ans) et les patients adultes plus jeunes < 65 ans lors des études cliniques. Les données cliniques sur les patients de 75 ans ou plus sont limitées. MAR-APREMILAST doit être utilisé avec prudence chez les patients de ≥ 65 ans ou plus.
Pédiatrie (< 18 ans) :
L'innocuité et l'efficacité MAR-APREMILAST n'ont pas été établies chez les patients pédiatriques. MAR-APREMILAST ne doit pas être utilisé chez cette population.
CONTRE-INDICATIONS
MAR-APREMILAST (apremilast) est contre-indiqué :
- Chez les patients qui ont une hypersensibilité connue à la substance active ou à l'un ou l'autre des excipients. Pour une liste complète, voir FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
- Chez les femmes enceintes
- Chez les femmes qui allaitent
MISES EN GARDE ET PRÉCAUTIONS
Cardiovasculaire
Tachyarythmie
On a signalé des cas peu fréquents de tachyarythmie, y compris de fibrillation auriculaire, lors des études de Phase II/III. L'incidence des cas de tachyarythmie a été de 0,2 % chez les patients sous placebo et de 0,6 % chez les patients sous apremilast 30 mg b.i.d. Parmi ces événements, la fibrillation auriculaire s'est présentée selon une incidence de 0,1 % chez les patients sous placebo et de 0,3 % chez les patients sous apremilast. Utiliser avec prudence chez les patients ayant des antécédents de tachyarythmie ou de maladie pouvant être aggravée par des accélérations de la fréquence cardiaque (p. ex., ischémie cardiaque ou insuffisance cardiaque congestive) (voir MODE D'ACTION ET PHARMACOLOGIE CLINIQUE, Électrophysiologie cardiaque).
Système endocrinien et métabolisme
Perte de poids
Dans des études de Phase III, une perte de poids cliniquement significative a été observée. Les pertes de poids de plus de 5 % de la masse corporelle de départ ont été observées plus souvent chez les femmes que chez les hommes.
Les patients traités par MAR-APREMILAST doivent faire vérifier leur poids régulièrement. Toute perte de poids inexpliquée ou cliniquement significative devrait faire l'objet d'une évaluation et l'arrêt MAR-APREMILAST doit être envisagé.
Appareil digestif
Diarrhée, nausées et vomissements
Les médecins doivent aborder avec les patients et/ou leurs aidants le risque de diarrhée, de vomissements et de nausées lors de la prise MAR-APREMILAST.
Lors d’études cliniques, apremilast a été associé à des réactions indésirables graves, telles que diarrhée, nausées ou vomissements (incidence 0,11 %). Dans les rapports suivant sa mise en marché, apremilast a été associé à des cas de diarrhée, de nausées ou de vomissements qui ont parfois entraîné l’hospitalisation (voir RÉACTIONS INDÉSIRABLES). La plupart de ces événements sont survenus durant les quelques premières semaines de traitement.
Il faut envisager de suspendre ou de cesser l’administration MAR-APREMILAST si les patients présentent des réactions indésirables graves, telles que diarrhée, nausées ou vomissements.
Les patients âges (≥ 65ans), ceux qui prennent des médicaments ou qui ont des comorbidités (par exemple des maladies gastro-intestinales) propices à l’hypovolémie ou à l’hypotension pourraient être exposés à un risque plus grand de complications, comme la déshydratation, l’hypotension et les déséquilibres électrolytiques. Il faut prendre les précautions appropriées pour limiter le risque d’hypovolémie lorsqu’on administre MAR-APREMILAST à ces patients.
Lactose
Les comprimés MAR-APREMILAST renferment du lactose. Les patients présentant des problèmes héréditaires rares d'intolérance au galactose, de déficit en lactase de Lapp ou de malabsorption du glucose-galactose devraient s'abstenir de prendre MAR-APREMILAST.
Système immunitaire
Apremilast n'a pas fait l'objet d'études chez des patients souffrant de graves maladies immunologiques, de graves maladies infectieuses aiguës ni chez des patients psoriasiques traités au moyen d'immunosuppresseurs. L'expérience est limitée chez les patients présentant des infections latentes telles que tuberculose, hépatite virale, infection herpétique virale et zona. MAR-APREMILAST doit être utilisé avec prudence chez ces patients. MAR-APREMILAST n'est pas recommandé en association avec de puissants immunosuppresseurs, y compris, les traitements biologiques et la cyclosporine (voir INTERACTIONS MÉDICAMENTEUSES, POSOLOGIE ET ADMINISTRATION).
Système neurologique
Apremilast a été associé à une incidence accrue de céphalées et de migraines durant la période avec témoins sous placebo (voir RÉACTIONS INDÉSIRABLES).
Les médecins doivent aborder le risque de céphalées/migraines associé à MAR-APREMILAST avec leurs patients et/ou leurs aidants.
Troubles psychiatriques
Dépression
Lors des études de Phase III sur le psoriasis, le traitement par apremilast a été associé à une augmentation des réactions indésirables de dépression durant la période avec témoins sous placebo. L'incidence de la dépression ou de l'humeur dépressive a été de 1,44 % avec apremilast 30 mg b.i.d. et de 0,48 % avec le placebo. Dans les études de Phase II/III, l'incidence des cas graves de dépression ou d'idées suicidaires a été de < 0,5 % chez les patients traités par apremilast 30 mg b.i.d. Des incidences similaires ont été observées dans les études sur l'arthrite psoriasique et la maladie de Behçet.
Avant d'utiliser MAR-APREMILAST chez les patients qui ont des antécédents de dépression et/ou d'idées ou comportements suicidaires, les prescripteurs doivent soigneusement peser les risques et les avantages du traitement par MAR-APREMILAST chez de tels patients. Les médecins doivent aborder les événements indésirables psychiatriques avec leurs patients et/ou leurs aidants. Il faut avertir les patients et/ou les aidants d'informer le médecin si de tels événements surviennent.
Appareil rénal
On recommande une réduction de la posologie MAR-APREMILAST à 30 mg une fois par jour chez les patients qui souffrent d'insuffisance rénale grave (voir POSOLOGIE ET ADMINISTRATION et MODE D'ACTION ET PHARMACOLOGIE CLINIQUE). La sécurité et l’efficacité d’aprémilast chez les patients présentant une insuffisance rénale grave n’ont pas été évaluées.
Par conséquent, la prudence s'impose chez ces patients. On recommande d'évaluer la fonction rénale avant de commencer MAR-APREMILAST.
Populations particulières
Femmes enceintes
On ne dispose pas d'études adéquates et bien contrôlées sur apremilast chez les femmes enceintes. MAR-APREMILAST est contre-indiqué durant la grossesse et ne doit pas être utilisé chez les femmes qui tentent de concevoir (voir CONTRE-INDICATIONS).
Programme de surveillance améliorée des résultats défavorables de la grossesse
Un programme de surveillance améliorée des résultats défavorables de la grossesse a été mis en place pour recueillir des informations sur les effets de l'exposition à MAR-APRÉMILAST pendant la grossesse. Les médecins sont encouragés à inscrire les femmes enceintes au Programme de Surveillance Améliorée des Résultats Défavorables de la Grossesse en appelant le 1-855-627-2261 ou en visitant le site www.marcanpharma.com.
Femmes qui allaitent
On ne sait pas si l’apremilast ou ses métabolites sont excrétés dans le lait maternel. Par conséquent, MAR-APREMILAST est contre- indiqué chez les femmes qui allaitent (voir CONTRE-INDICATIONS).
L’apremilast a été détecté dans le lait des rates en lactation. On a observé une incidence accrue de mortalité péri- et post-natale des rejetons à des doses ≥ 80 mg/kg/jour (≥ 4,0 fois l'exposition clinique) (voir TOXICOLOGIE).
Pédiatrie (< 18 ans)
L'innocuité et l'efficacité apremilast chez les patients pédiatriques n'ont pas été établies. Par conséquent, MAR-APREMILAST ne doit pas être utilisé chez cette population.
Gériatrie (≥ 65 ans)
Les patients de 65 ans ou plus pourraient être exposés à un risque plus élevé de complications, telles que diarrhée, nausées et vomissements graves causés par MAR-APREMILAST (voir MISES EN GARDE ET PRÉCAUTIONS, appareil digestif). Les données cliniques sur les patients de 75 ans ou plus sont limitées. MAR-APREMILAST doit être utilisé avec prudence chez les patients de ≥ 65 ans ou plus.
Contrôles et analyses de laboratoire
Poids
Les patients traités par MAR-APREMILAST doivent faire vérifier leur poids régulièrement. Toute perte de poids inexpliquée ou cliniquement significative doit faire l'objet d'une évaluation et l'arrêt MAR-APREMILAST doit être envisagé.
Fonction rénale
On recommande une évaluation de la fonction rénale avant de commencer MAR-APREMILAST.
RÉACTIONS INDÉSIRABLES
Aperçu des réactions indésirables au médicament
Lors des essais de Phase III sur le psoriasis, les réactions indésirables les plus fréquentes (≥ 5 %) ont été : diarrhée, nausées, infections des voies respiratoires supérieures, céphalées tensionnelles et céphalées (Tableau 1). L'incidence de ces événements a été plus élevée chez les femmes que chez les hommes. Plus particulièrement pendant la période avec témoins sous placebo, les nausées ont été signalées par 29,7 % des femmes (contre 9,9 % des hommes), la diarrhée chez 24,0 % des femmes (contre 14,6 % des hommes), les vomissements chez 7,9 % des femmes (contre 1,6 % chez les hommes) et les céphalées tensionnelles chez 11,5 % des femmes (contre 5,2 % des hommes). La majorité des cas de diarrhée, nausées, céphalées tensionnelles et céphalées ont commencé au cours des deux premières semaines de traitement et près de la moitié de ces réactions indésirables étaient rentrées dans l'ordre dans les deux semaines suivant leur survenue. Ces événements ont pour la plupart été d'intensité légère, l'incidence des événements graves ayant varié de 0,1 % à 0,6 %.
Durant la période d'exposition à apremilast au cours des essais pivots sur le psoriasis, l'événement indésirable grave le plus fréquent chez les patients exposés à apremilast a été la néphrolithiase (0,3 %). Les réactions indésirables les plus fréquentes ayant mené à l'arrêt du traitement chez les patients sous apremilast ont été : nausées, diarrhée, psoriasis, céphalées et vomissements.
Dans les études de Phase III sur l'arthrite psoriasique, la diarrhée, les nausées et les céphalées ont été les réactions indésirables au médicament les plus souvent signalées (≥ 5 %). L'incidence de ces événements a été plus élevée chez les femmes que chez les hommes. Plus de la moitié de ces événements sont survenus au cours des 15 premiers jours d'exposition et plus de la moitié sont rentrés dans l'ordre au cours des 30 premiers jours.
Ces événements ont pour la plupart été d'intensité légère à modérée durant la période avec témoins sous placebo, l'incidence des épisodes graves variant de 0,2 % à 0,6 %.
Durant la période d'exposition à apremilast lors des essais pivots sur l'arthrite psoriasique, les événements indésirables graves les plus courants chez les patients exposés à apremilast ont été l'arthropathie psoriasique (0,6 %), 6 cas sur ces 7 étaient des femmes. Les réactions indésirables les plus courantes ayant entraîné l'abandon chez les patients sous apremilast ont été les nausées (2,2 %), la diarrhée (2,2 %) et les céphalées (1,5 %).
Au cours de la période contrôlée par placebo de l'étude de phase 3 sur la maladie de Behçet, la diarrhée, les nausées, les maux de tête et les infections des voies respiratoires supérieures ont été les réactions indésirables les plus souvent signalés (≥ 10%). La plupart des réactions étaient d'intensité légère à modérée. Les réactions indésirables graves observées chez les patients exposés à l'apremilat pendant la période contrôlée par placebo étaient le syndrome de Behçet (1%), la migraine (1%) et les lésions des tissus mous (1%). Les réactions indésirables les plus fréquentes menant à l'arrêt de la prise d'apremilast par les patients sont les maux de tête (1%), les douleurs à la partie supérieure de l’abdomen (1%), le syndrome de Behçet (1%), les nausées (1%) et les vomissements (1%).
Réactions indésirables au médicament durant les essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Lors de deux essais pivots sur le psoriasis de Phase III de 52 semaines (études ESTEEM 1 et ESTEEM 2) (voir ESSAIS CLINIQUES), 418 sujets ont été assignés aléatoirement au placebo et 832 sujets ont été assignés à au moins une dose apremilast 30 mg b.i.d. En incluant les sujets sous placebo qui sont passés à apremilast 30 mg b.i.d. à la Semaine 16, en tout, 1 184 sujets ont été exposés à apremilast 30 mg b.i.d. Et en tout, 564 sujets ont reçu apremilast 30 mg b.i.d. pendant au moins 52 semaines. Les patients variaient en âge de 18 à 83 ans, l'âge médian global était de 46 ans.
Tableau 1. Événements indésirables associés au traitement selon une incidence ≥ 2 % chez les sujets, peu importe le groupe traité, et une incidence plus grande avec apremilast qu'avec placebo durant les Semaines 0-16 (données PSOR de Phase III regroupées)
Sujets selon le traitement initial à la Semaine 0
Placebo Apremilast 30 mg b.i.d. (N = 418) (N = 832) Terme préféré n (%) n (%) Classe par système et organe
Troubles gastro-intestinaux
Diarrhée 28 (6,7) 148 (17,8)
Nausées 28 (6,7) 138 (16,6)
Vomissements 7 (1,7) 31 (3,7)
Dyspepsie 4 (1,0) 25 (3,0)
Malaise abdominal 6 (1,4) 18 (2,2)
Selles fréquentes 1 (0,2) 17 (2,0)
Douleur abdominale 6 (1,4) 17 (2,0)
Douleur abdominale haute 4 (1,0) 18 (2,2)
Infections et infestations
Infection des voies respiratoires supérieures 27 (6,5) 70 (8,4)
Nasopharyngite 29 (6,9) 61 (7,3)
Sinusite 6 (1,4) 18 (2,2)
Troubles du système nerveux
Céphalée tensionnelle 14 (3,3) 61 (7,3)
Céphalée 14 (3,3) 48 (5,8)
Migraine 4 (1,0) 17 (2,0)
Troubles généraux et au point d'administration
Fatigue 6 (1,4) 25 (3,0)
Troubles du métabolisme et de la nutrition
Baisse de l'appétit 4 (1,0) 23 (2,8)
Troubles de l'appareil musculosquelettique et des tissus conjonctifs
Dorsalgie 4 (1,0) 20 (2,4)
Troubles psychiatriques
Insomnie 4 (1,0) 20 (2,4) 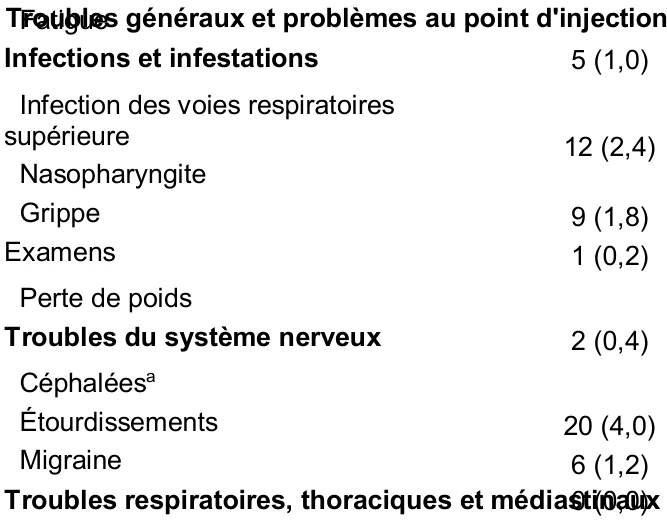 Fatigue
Infections et infestations
Infection des voies respiratoires
supérieure
Nasopharyngite
Grippe
Examens
Perte de poids
Troubles du système nerveux
Céphaléesa
Étourdissements
Migraine
Troubles respiratoires, thoraciques et médiastinaux 


Toux 2 (0,4) 8 (1,6) Apremilast a été évalué lors de trois essais pivots de Phase III d'une durée de 52-semaines (les études PALACE 1, PALACE 2 et PALACE 3) dotées de protocoles similaires chez des patients adultes souffrant d'arthrite psoriasique évolutive. Dans les trois études, 1 493 patients ont été assignés aléatoirement dans des proportions égales à un placebo, à Apremilast 20 mg deux fois par jour ou apremilast 30 mg deux fois par jour. L'âge des patients variait de 18 à 83 ans, avec un âge médian global de 51 ans.
Tableau 2. Événements indésirables associés au traitement selon une incidence ≥ 1 % chez les sujets, peu importe le groupe traité, et une incidence plus grande (≥ 0,5 %) avec Apremilast qu'avec placebo durant les Semaines 0-16 (données APs de Phase III regroupées)
Terme préféré Patients tels qu'initialement traités à la Semaine 0 Classe par système et organe Placebo Apremilast 30 BID n = 495 n = 497 n (%) n (%)
Troubles cardiaques
Palpitations 1 (0,2)
5 (1,0)
Troubles digestifs
Diarrhéea 14 (2,8)
83 (16,7) Nausées a 22 (4,4) 76 (15,3) Vomissementsa 4 (0,8) 19 (3,8) Douleur abdominale haute 1 (0,2) 13 (2,6) Douleur abdominale 8 (1,6) 13 (2,6) Dyspepsie 6 (1,2) 11 (2,2) Selles fréquentes 0 (0,0) 8 (1,6) Reflux gastro-œsophagien 1 (0,2) 7 (1,4) Flatulence 1 (0,2) 7 (1,4)
Troubles généraux et problèmes au point d'injection
5 (1,0) 9 (1,8)
12 (2,4)
21 (4,2)
9 (1,8) 14 (2,8) 1 (0,2) 5 (1,0)
2 (0,4)
7 (1,4)
20 (4,0)
52 (10,5) 6 (1,2) 11 (2,2) 0 (0,0) 9 (1,8)
a Un patient a manifesté une réaction indésirable grave au médicament sous forme de nausées et vomissements dans le groupe sous apremilast 30 mg deux fois par jour.; un patient traité par apremilast 20 mg deux fois par jour a présenté une réaction indésirable grave au médicament sous forme de diarrhée. Un patient traité par apremilast 30 mg deux fois par jour a manifesté une réaction indésirable grave au médicament sous forme de céphalées.
Les apremilast ont été évalués dans une étude de phase 3, multicentrique, randomisée et contrôlée par placebo (RELIEF) (voir ESSAIS CLINIQUES) chez des patients adultes souffrant de la maladie de Behçet et présentant des ulcères buccaux actifs. Au total, 207 patients ont été randomisés pour recevoir les apremilast 30 mg deux fois par jour ou un placebo deux fois par jour. La dose a été titrée pendant les 5 premiers jours. Après la semaine 12, tous les patients ont reçu un traitement avec des apremilast de 30 mg deux fois par jour. Les patients étaient âgés de 19 à 72 ans, l'âge moyen étant de 40 ans.
Tableau 3. Événements indésirables apparus au cours du traitement avec une incidence de ≥5% chez les sujets dans tous les groupes de traitement, et où l'incidence dans le groupe apremilast était supérieure à celle du groupe placebo placebo de ≥ 1%, au cours des semaines 0 à 12 (étude RELIEF)
| Classe de système organique Terme préféré | Patients tels que traités initialement à la Semaine 0 | |
Placebo (N=103) n (%) | Apremilast 30 BID (N=104) n (%) | |
| Diarrhéea | 21 (20,4) | 43 (41,3) |
| Nauséea | 11 (10,7) | 20 (19,2) |
| Mal de tête | 11 (10,7) | 15 (14,4) |
| Infection des voies respiratoires supérieures | 5 (4,9) | 12 (11,5) |
| Douleur à la partie supérieure de l’abdomen | 2 (1,9) | 9 (8,7) |
| Vomissementa | 2 (1,9) | 9 (8,7) |
| Mal de dos | 6 (5,8) | 8 (7,7) |
| Infection virale des voies respiratoires supérieures | 5 (4,9) | 7 (6,7) |
| Arthralgie | 3 (2,9) | 6 (5,8) |
a Il n'y a aucune réaction indésirable liée à la diarrhée, les nausées ou les vomissements.
Réactions indésirables moins fréquentes lors des essais cliniques
Effets indésirables rapportés chez moins de 1% des patients sous aprémilast dans les études cliniques sur l’arthrite psoriasique et au moins 0,5% de plus qu'avec le placebo, ou chez moins de 2% des patients sous aprémilast dans les études cliniques (y compris les phases d'extension) sur le psoriasis en plaques et chez d'autres populations de patients ; ou chez moins de 5% des patients sous aprémilast dans les études cliniques sur la maladie de Behçet et au moins 1% de plus qu’avec le placebo
- Troubles cardiaques : Palpitations
- Troubles gastro-intestinaux : distension abdominale, reflux gastro-œsophagien
- Trouble du système immunitaire : hypersensibilité
- Infections et infestations : bronchite, grippe, pharyngite, pneumonie, rhinite
- Contrôles : perte de poids
- Troubles du métabolisme et de la nutrition : baisse de l'appétit
Troubles de l'appareil musculosquelettique et des tissus conjonctifs :
arthralgie, spasmes musculaires, myalgie
- Troubles du système nerveux : paresthésie, céphalée liée aux sinus
- Troubles psychiatriques : dépression
- Troubles respiratoires, thoraciques et médiastinaux : toux
- Troubles de la peau et des tissus sous-cutanés : érythème
Le profil de sécurité à long terme du traitement par apremilast était comparable à celui observé avec l'apremilast au cours de la période contrôlée par placebo des études PsA/PSOR/BD.
Réactions indésirables post-commercialisation
Gastro-intestinales : Diarrhée, nausées et/ou vomissements graves, hémorragie gastro-intestinale (voir MISES EN GARDE ET PRÉCAUTIONS, Gastro-intestinal).
Troubles de la peau et du tissu sous-cutané : urticaire, œdème de Quincke.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
In vitro, l'apremilast n'est pas un inhibiteur des cytochromes CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 ou CYP3A4 et n'est pas un inducteur des cytochromes CYP1A2, CYP2B6, CYP2C9, CYP2C19 ou CYP3A4. L'apremilast est un substrat, faiblement inhibiteur de la glycoprotéine P (gp-P), et n'est ni un substrat ni un inhibiteur des transporteurs d'anions organiques (TAO)1 et TAO3, des transporteurs de cations organiques (TCO)2, du polypeptide de transport des anions organiques (PTAO)1B1 et PTAO1B3 ou de la protéine de résistance au cancer du sein (BCRP). Par conséquent, l'apremilast risque peu d'entraîner d'interactions médicamenteuses cliniquement pertinentes lorsqu'il est coadministré avec des médicaments qui sont des substrats ou des inhibiteurs de ces enzymes CYP ou de ces transporteurs.
Interactions médicamenteuses
Aucune interaction significative n'a été observée lorsque 30 mg d'apremilast ont été administrés par voie orale avec du kétoconazole (inhibiteur du CYP3A4), du méthotrexate et des contraceptifs oraux (substrats du CYP3A4) renfermant de l'éthinylestradiol et du norgestimate.
En association avec :
Puissants inducteurs du CYP3A4
L'exposition (ASC) à l'apremilast et ses concentrations maximales (Cmax) ont respectivement diminué de 72 % et de 43 % lorsqu'il a été coadministré avec l'inducteur du CYP3A4 rifampicine, ce qui pourrait entraîner une baisse de l'efficacité clinique de l'apremilast. La coadministration de la rifampicine ou d'autres inducteurs du CYP3A4 (p. ex., phénobarbital, carbamazépine, phénytoïne) avec MAR-APREMILAST n'est donc pas recommandée (Tableau 3).
Cyclosporine
MAR-APREMILAST n'a pas été évalué et n'est pas indiqué en association avec de puissants immunosuppresseurs (p. ex., cyclosporine, tacrolimus). MAR-APREMILAST n'est pas recommandé en association avec de puissants immunosuppresseurs (voir INDICATIONS ET UTILISATION CLINIQUE, Limites de l'utilisation; MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
Agents thérapeutiques biologiques
MAR-APREMILAST n'a pas été évalué et n'est pas indiqué en association avec les agents biologiques pour le psoriasis ou l'arthrite psoriasique comme les anti-TNF et les anticorps dirigés contre l'unité p40 des IL-12/23. MAR-APREMILAST n'est pas recommandé en association avec ces agents biologiques (voir INDICATIONS ET UTILISATION CLINIQUE, Limites de l'utilisation; MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
Tableau 3. Interactions médicamenteuses avérées ou potentielles
| Nom usuel | Réf. | Effet | Commentaire clinique |
| Rifampicine | EC | La coadministration du puissant inducteur du CYP3A4 rifampicine (600 mg une fois par jour pendant 15 jours) avec une dose orale simple de 30 mg d'apremilast a donné lieu à une réduction de l'ASC et de la Cmax de l'apremilast d'environ 72 % et 43 %, respectivement et pourrait entraîner une diminution de la réponse clinique à l'apremilast. | MAR-APREMILAST N'EST PAS RECOMMANDÉ en coadministration avec la rifampicine ou d'autres puissants inducteurs du CYP3A4. |
| Kétoconazole | EC | La coadministration du kétoconazole (un puissant inhibiteur du CYP3A4, 400 mg die) avec une dose simple (20 mg) d'apremilast a fait augmenter l'ASC0-∞ et la Cmax moyennes de l'apremilast d'environ 36 % et 5 %, respectivement, ce qui n'est pas cliniquement significatif. | MAR-APREMILAST peut être coadministré avec un puissant inhibiteur du CYP3A4 comme le kétoconazole. Aucun ajustement posologique Apremilast n'est nécessaire lors d'une coadministration. |
| Méthotrexate | EC | On n'a observé aucune interaction médicamenteuse pharmacocinétique entre l'apremilast (30 mg b.i.d.) et le méthotrexate (de 7,5 mg à 20 mg, une fois par semaine) chez les patients souffrant d'arthrite psoriasique. | Dans le psoriasis, l'efficacité et l'innocuité MAR-APREMILAST en association avec le méthotrexate n'ont pas été établies. Par conséquent, leur coadministration N'EST PAS INDIQUÉE. |
| Contraceptifs oraux | EC | On n'a noté aucune interaction médicamenteuse pharmacocinétique entre l'apremilast (30 mg b.i.d.) et les contraceptifs oraux renfermant de l'éthinylestradiol (0,035 mg) et du norgestimate (0,18 mg/0,215 mg/ 0,25 mg). | MAR-APREMILAST peut être pris avec des contraceptifs oraux, sans interactions médicamenteuses cliniquement pertinentes. Aucun ajustement posologique MAR-APREMILAST n'est requis lors d'une coadministration. |
Légende : ASC = aire sous la courbe; EC = essai clinique; CYP = cytochrome P450.
Interactions médicament-aliments
Aucune interaction avec des aliments n'a été établie.
Interaction avec des plantes médicinales
Le millepertuis est un puissant inducteur du CYP3A4 et sa coadministration avec MAR-APREMILAST peut entraîner une perte d'efficacité ou une réduction de la réponse clinique et n'est pas recommandée.
Interactions avec les analyses de laboratoire
Aucune interaction avec les analyses de laboratoire n'a été établie.
Interaction avec l'hygiène de vie
Les études pharmacocinétiques menées dans la population ont démontré que la pharmacocinétique de l'apremilast était similaire chez les fumeurs et les non-fumeurs.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
MAR-APRÉMILAST n'a pas été évalué et n'est donc pas indiqué en combinaison avec des immunosuppresseurs puissants ou des traitements biologiques contre le psoriasis, l'arthrite psoriasique ou la maladie de Behçet tels que les antagonistes du facteur de nécrose tumorale (TNF) et les anticorps anti-IL-12/23 p40 (voir INDICATIONS ET UTILISATION CLINIQUE, Limites d'utilisation).
Dans la maladie de Behçet, MAR-APREMILAST ne doit être utilisé que par des médecins qui ont une connaissance de la maladie de Behçet et qui se sont entièrement familiarisés avec l'efficacité et le profil de sécurité de l'apremilast.
Dose recommandée et ajustement posologique
Dose recommandée chez l'adulte (≥ 18 ans) :
La dose recommandée MAR-APREMILAST est de 30 mg deux fois par jour. Les comprimés MAR-APREMILAST peuvent être pris avec ou sans aliments. Un calendrier d'ajustement initial est nécessaire comme l'indique le Tableau 4 ci-dessous, pour réduire les risques de symptômes gastro-intestinaux.
Tableau 4. Calendrier d'ajustement posologique
| Jour 1 | Jour 2 | Jour 3 | Jour 4 | Jour 5 | Jour 6 | |||||
| Matin | Matin | Soir | Matin | Soir | Matin | Soir | Matin | Soir | Matin | Soir |
| 10 mg | 10 mg | 10 mg | 10 mg | 20 mg | 20 mg | 20 mg | 20 mg | 30 mg | 30 mg | 30 mg |
Populations particulières
Pédiatrie (< 18 ans)
L'innocuité et l'efficacité MAR-APREMILAST chez les patients pédiatriques n'ont pas été établies. Par conséquent, MAR-APREMILAST ne doit pas être utilisé chez cette population.
Gériatrie (≥ 65 ans)
Aucune différence globale n'a été observée quant au profil d'innocuité ou d'efficacité chez les patients adultes âgés (≥ 65 ans). Comme on dispose de peu de données sur les patients très âgés (≥ 75 ans), MAR-APREMILAST doit être utilisé avec prudence chez cette population de patients.
Insuffisance hépatique
Aucun ajustement posologique n'est nécessaire chez les patients souffrant d'insuffisance hépatique modérée et grave.
Insuffisance rénale
Aucun ajustement posologique n'est nécessaire chez les patients atteints d'insuffisance rénale légère ou modérée.
L'innocuité et l'efficacité apremilast n'ont pas été évaluées chez les patients souffrant d'insuffisance rénale grave. La dose maximale recommandée apremilast est de 30 mg une fois par jour chez les grands insuffisants rénaux (clairance de la créatinine [ClCr] inférieure à 30 mL par minute selon la méthode de Cockroft et Gault). Pour un ajustement posologique initial, utiliser uniquement la dose du matin au Tableau 4 et omettre la dose du soir. Continuer par la suite à raison de 30 mg une seule fois par jour (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil rénal).
Dose omise
Il faut informer les patients que s'ils oublient de prendre une dose MAR-APREMILAST, ils doivent continuer avec le comprimé suivant, à l'heure habituelle. Les patients ne doivent pas prendre une dose double pour compenser une dose oubliée.
Administration
Les comprimés MAR-APREMILAST doivent être avalés entiers. Il ne faut ni écraser ni couper ni mâcher les comprimés.
SURDOSAGE
En cas de surdosage, les patients doivent consulter immédiatement un médecin. Le cas échéant, on administrera à ces patients des soins de soutien adaptés à leurs symptômes.
MODE D'ACTION ET PHARMACOLOGIE CLINIQUE
Mode d'action
L'apremilast est un inhibiteur à petite molécule de la phosphodiestérase 4 (PDE4), qui agit par voie intracellulaire en modulant un réseau de médiateurs pro-inflammatoires et anti-inflammatoires. L'inhibition de la phosphodiestérase 4 fait augmenter les taux d'AMPc intracellulaire, ce qui réduit la réponse inflammatoire en modulant l'expression du facteur de nécrose tumorale α (TNF-α), de l'interleukine (IL)-23, de l'IL-17 et de l'IL- 10.
Pharmacodynamie
Lors des essais cliniques réalisés chez des patients psoriasiques, l'apremilast a diminué l'épaisseur de l'épiderme au niveau des lésions, de même que l'infiltration par les cellules inflammatoires et l'expression des gènes pro-inflammatoires, y compris ceux de l'oxyde nitrique synthase inductible (iNOS), de l'IL-12/IL-23p40, de l'IL-23p19, de l'IL- 17A, de l'IL-22 et de l'IL-8.
Électrophysiologie cardiaque
Une étude à double insu avec témoins sous placebo et sous traitement actif, randomisée, portant sur des doses multiples, et répartie sur quatre périodes avec permutation des groupes a été effectuée pour mesurer les effets de l'apremilast sur divers paramètres (intervalles) ÉCG chez des volontaires de sexe masculin en bonne santé (N = 60). L'apremilast a été testé à une dose thérapeutique (30 mg b.i.d. aux Jours 1-4 et 30 mg die au Jour 5) et à une dose suprathérapeutique (50 mg b.i.d. aux Jours 1-4 et 50 mg die au Jour 5). L'apremilast à 30 mg et 50 mg n'a pas exercé d'effet notable sur les intervalles QTc, QRS ou PR au Jour 5 du traitement. Pour le groupe recevant la dose thérapeutique de 30 mg, la fréquence cardiaque a augmenté entre 0,5 h et 4 h suivant l'administration de la dose du Jour 5, avec une différence maximale moyenne vs placebo de 3,4 bpm Pour la prise en charge d'une surdose de médicament présumée, communiquer avec le Centre antipoison régional.
(IC à 90 % : 1,1 - 5,6) après 2 h. Pour le groupe recevant la dose suprathérapeutique de 50 mg b.i.d., la fréquence cardiaque a augmenté entre 0,5 h et 4 h puis 23 h suivant l'administration de la dose du Jour 5, avec une différence maximale moyenne vs placebo de 4,9 bpm (IC à 90 % : 3,3 - 6,6) après 3 h (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Pharmacocinétique
Tableau 5. Sommaire des paramètres pharmacocinétiques de l'apremilast après l'administration de 30 mg deux fois par jour chez des sujets atteints de psoriasis et d'arthrite psoriasique
Indication et dose | Cmax (ng/mL) | t½ (h) | ASC0-τ (ng•h/mL) | CL/F (L/h) | V/F (L) |
| Psoriasis 30 mg b.i.d. (N = 166) | 382 (36,4) | 9,67 (22,3) | 3 425 (42,0) | 8,76 (41,2) | 122 (24,4) |
| Arthrite psoriasique 30 mg b.i.d. (N = 61) | 423 (42,6) | 8,88 (25,4) | 3 720 (49,6) | 8,07 (36,5) | 103 (26,1) |
Légende : ASC = aire sous la courbe; b.i.d. = deux fois par jour; Cmax = concentration maximale; CL/F : clairance apparente; t1/2 = demi-vie terminale; VF/L : volume de distribution apparent.
Noter : Les valeurs sont présentées sous forme de moyenne géométique (coefficient de variation [%]).
Absorption :
L'apremilast est bien absorbé, avec une biodisponibilité orale absolue d'environ 73 %, les pics plasmatiques (Cmax) survenant après un intervalle médian (tmax) d'environ 2,5 heures. La pharmacocinétique de l'apremilast est linéaire, avec une augmentation de l'exposition systémique proportionnelle à la dose et une augmentation de la Cmax moins que proportionnelle à la dose pour l'éventail des doses administrées aux volontaires en bonne santé, soit de 10 à 100 mg par jour. Sa coadministration avec des aliments ne modifie pas l'étendue de son absorption (ASC et Cmax), mais prolonge légèrement le temps d'atteinte de la concentration maximale (tmax) de l'apremilast, de 0,75 heure; par conséquent, l'apremilast peut être administré avec ou sans aliments.
Distribution :
La fixation de l'apremilast aux protéines plasmatiques humaines est d'environ 68 %. Le volume apparent de distribution (Vd) moyen est de 87 L, ce qui indique une distribution extravasculaire.
Métabolisme :
Après une administration orale chez l'être humain, l'apremilast est un élément circulant majeur (45 %), suivi du métabolite inerte M12 (39 %), un conjugué glucuronide de l'apremilast O-déméthylé. Il est largement métabolisé chez l'être humain, avec jusqu'à 23 métabolites reconnus dans le plasma, l'urine et les selles. L'apremilast est métabolisé par le métabolisme oxydatif des cytochromes (CYP), suivi de la glucuronidation et de l'hydrolyse non médiée par les CYP. In vitro, la métabolisation de l'apremilast par les CYP est surtout médiée par le CYP3A4, avec une contribution mineure des CYP1A2 et CYP2A6.
Excrétion :
La clairance plasmatique de l'apremilast se fait en moyenne à raison de 10 L/h chez les sujets en bonne santé, avec une demi-vie d'élimination terminale d'environ 6 à 9 heures. Après une administration orale d'apremilast radiomarqué, environ 58 % et 39 % de la radioactivité sont récupérés dans l'urine et les selles, respectivement, environ 3 % et 7 % de la dose radioactive étant récupérée sous forme d'apremilast dans l'urine et les selles, respectivement.
Populations et maladies particulières
Pédiatrie
L'innocuité et l'efficacité MAR-APREMILAST n'ont pas été établies chez les patients pédiatriques. Apremilast ne doit pas être utilisé chez cette population (voir INDICATIONS ET UTILISATION CLINIQUE, MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
Gériatrie
On a étudié une dose orale simple de 30 mg d'apremilast chez de jeunes adultes et des sujets âgés en bonne santé. L'exposition à l'apremilast chez les sujets âgés (de 65 à 85 ans) aux plans de l'ASC et de la Cmax a été d'environ 13 % et 6 % respectivement plus élevée que chez les sujets plus jeunes (de 18 à 55 ans). L'âge n'a exercé aucun effet cliniquement significatif sur la pharmacocinétique de l'apremilast (voir INDICATIONS ET UTILISATION CLINIQUE, MISES EN GARDE ET PRÉCAUTIONS,
Populations particulières).
Sexe
Lors d'une étude pharmacocinétique sur l'apremilast chez des volontaires en bonne santé, l'exposition (ASC0-∞) et les concentrations maximales (Cmax) ont été de 31 % et de 8 % plus élevées chez les femmes que chez les sujets de sexe masculin. Le sexe n'a pas exercé d'effet cliniquement significatif sur la pharmacocinétique de l'apremilast.
Race : La pharmacocinétique de l'apremilast chez des sujets de sexe masculin en bonne santé chinois et japonais est comparable à celle que l'on observe chez les sujets de sexe masculin en bonne santé de race blanche. Les analyses pharmacocinétiques fondées sur les données regroupées des études de Phase I ont montré que l'exposition à l'apremilast est également similaire entre les gens de race blanche d'origine hispanique ou non et chez les Afro-américains. L'exposition (ASC0-∞ ou ASC0-τ) et les concentrations maximales (Cmax) ont été d'environ 5 % et 4 % inférieures chez les personnes d'origine asiatique et d'environ 11 % et 1 % supérieures chez les Afro- américains comparativement aux sujets de race blanche. La race et l'ethnicité n'ont pas exercé d'effet cliniquement significatif sur la pharmacocinétique de l'apremilast.
Insuffisance hépatique
La pharmacocinétique de l'apremilast a été caractérisée chez des sujets souffrant d'insuffisance hépatique modérée (catégorie Child Pugh B) et grave (catégorie Child Pugh C). L'ASC0-∞ et la Cmax ont diminué de 5,4 % et de 15,9 % chez les sujets atteints d'une insuffisance hépatique modérée et de 1,6 % et 35 % chez les grands insuffisants hépatiques, avec des intervalles de confiance plus larges autour des ratios de moyennes géométriques et elles ne sont pas considérées cliniquement significatives (voir POSOLOGIE ET ADMINISTRATION).
Insuffisance rénale
Chez huit sujets souffrant de légère insuffisance rénale à qui on a administré une dose simple de 30 mg d'apremilast, l'ASC0-∞ a diminué d'environ 14 % et la Cmax a augmenté d'environ 6 %. Chez les sujets souffrant d'insuffisance modérée, l'ASC0-∞ a augmenté d'environ 23 % et la Cmax a diminué d'environ 13 %. Ces changements de l'ASC0-∞ et de la Cmax ne sont pas considérés cliniquement significatifs (voir POSOLOGIE ET ADMINISTRATION).
Chez huit sujets souffrant de grave insuffisance rénale à qui on a administré une dose simple de 30 mg d'apremilast, l'ASC0-∞ et la Cmax de l'apremilast ont augmenté d'environ 88 % et 42 %, respectivement. Ces changements de l'ASC0-∞ et de la Cmax sont considérés cliniquement significatifs (voir MISES EN GARDE ET PRÉCAUTIONS, POSOLOGIE ET ADMINISTRATION).
Polymorphisme génétique
Aucune étude n'a été réalisée spécifiquement pour évaluer les polymorphismes génétiques.
CONSERVATION ET STABILITÉ
Conserver entre 15 °C et 30 °C. Garder hors de la portée et de la vue des enfants.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Chaque comprimé enrobé ayant la forme d'un losange contient de l'apremilast et les ingrédients inertes suivants : cellulose microcristalline, monohydrate de lactose, croscarmellose sodique, stéarate de magnésium, alcool polyvinylique, dioxyde de titane, polyéthylène glycol, talc, rouge oxyde de fer, jaune oxyde de fer (20 et 30 mg seulement) et noir oxyde de fer (30 mg seulement). Les comprimés sont offerts selon les teneurs et conditionnements suivants :
| Conditionnement | Teneur des comprimés | Description |
| Flacons de 60 comprimés (flacons HDPE scellés par induction et munis d'un bouchon protège-enfant) | 30 mg | Le comprimé de 30 mg est un comprimé pelliculé de couleur beige, en forme de diamant, portant l’inscription HP d’un côté et 586 de l’autre. |
Plaquettes alvéolées de 28 comprimés (plaquette de PVC/aluminium) | 2 plaquettes alvéolées de 14 comprimés de 30 mg chacune | Le comprimé de 30 mg est un comprimé pelliculé de couleur beige, en forme de diamant, portant l’inscription HP d’un côté et 586 de l’autre. |
Plaquettes alvéolées de 56 comprimés (plaquette de PVC/aluminium) | 4 plaquettes alvéolées de 14 comprimés de 30 mg chacune | Le comprimé de 30 mg est un comprimé pelliculé de couleur beige, en forme de diamant, portant l’inscription HP d’un côté et 586 de l’autre. |
Emballage de départ de 27 comprimés (plaquette de PVC/aluminium) | La portion d'ajustement posologique contient 13 comprimés : 4 comprimés de 10 mg, 4 comprimés de 20 mg, 5 comprimés de 30 mg pour un ajustement à la hausse, avec 14 autres comprimés de 30 mg pour une semaine d'administration à raison de 30 mg deux fois par jour. | Le comprimé de 20 mg est un comprimé pelliculé de couleur rose, en forme de diamant, portant l’inscription HP d’un côté et 584 de l’autre. Le comprimé de 20 mg est un comprimé pelliculé de couleur marron, en forme de diamant, portant l’inscription HP d’un côté et 585 de l’autre. Le comprimé de 30 mg est un comprimé pelliculé de couleur beige, en forme de diamant, portant l’inscription HP d’un côté et 586 de l’autre. |
Légende : HDPE = polyéthylène de haute densité; PVC = chlorure de polyvinyle.
 PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES Substance pharmaceutique
Dénomination commune : Apremilast
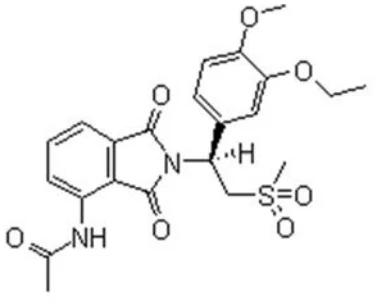
Nom chimique : N-[2-[(1S)-1-(3-éthoxy-4-méthoxyphényl)-2-
(méthylsulfonyl)éthyl]-2,3-dihydro-1,3-dioxo-1H-iso- indol-4-yl]acétamide
Formule moléculaire et masse moléculaire : C22H24N2O7S 460,5 g/ mL
Formule développée :
Propriétés physicochimiques : L'apremilast est une poudre de blanc à jaune pâle, non hygroscopique dotée d'un point de fusion d'environ 154 °C. Il est pour ainsi dire insoluble dans l'eau, légèrement soluble dans l'éthanol et soluble dans l'acétone.
ESSAIS CLINIQUES
ÉTUDE COMPARATIVE DE BIODISPONIBILITÉ
Une étude de bioéquivalence orale à double insu, équilibrée, randomisée, à dose unique, à deux traitements, à deux séquences, à deux périodes, à double sens croisé, sur Comprimés d’Aprémilast 30 mg de Marcan Pharmaceuticals Inc. et Otezla® (aprémilast) Comprimés 30 mg de Celgene Inc. a été menée chez 42 sujets humains adultes en bonne santé, à jeun. Un résumé des données de biodisponibilité comparative des 41 sujets qui ont terminé l'étude est présenté dans le tableau suivant.
TABLEAU RÉCAPITULATIF DES DONNÉES DE COMPARAISON DE BIODISPONIBILITÉ
| Apremilast (1 x 30 mg) Moyenne géométrique Moyenne arithmétique (%CV) | ||||
Paramètre pharmacocinéti que | TEST1 | RÉFÉRENCE2 | % Rapport des moyennes géométriques | Intervalle de confiance à 90% |
ASCT (h*ng/mL) | 2502,77 2660,58 (33,92) | 2645,53 2834,09 (38,22) | 94,6 | 91,1 - 98,3 |
ASCI (h*ng/mL) | 2606,87 2762,98 (33,23) | 2736,85 2926,49 (37,78) | 95,3 | 91,8 - 98,9 |
Cmax (ng/mL) | 274,52 283,27 (24,53) | 339,96 350,65 (24,44) | 80,8 | 76,7 - 85,2 |
3Tmax (h) | 3,250 (0,75 - 5,00) | 2,750 (0,75 - 5,00) | ||
| 4T½ (h) | 6,99 (25,37) | 6,47 (24,78) | ||
1Comprimés d’Aprémilast 30 mg de Marcan Pharmaceuticals Inc., Canada
2Otezla® (aprémilast) Comprimés 30 mg de Celgene Inc., Canada
3Exprimé comme la médiane (fourchette) seulement
4Exprimé comme la moyenne arithmétique (%CV) seulement
Psoriasis en plaques
Caractéristiques démographiques et plan des études
Deux études multicentriques, randomisées à double insu avec témoins sous placebo (les études ESTEEM 1 et ESTEEM 2) ont regroupé en tout 1 257 patients de 18 ans ou plus porteurs d'un diagnostic de psoriasis en plaques depuis au moins 12 mois, atteints d'un psoriasis en plaques de modéré à grave au moment de la visite de sélection (c.-à- d., surface corporelle [SC] affectée ≥ 10 %, évaluation globale par le médecin-statique [ÉGMs] ≥ 3 (maladie modérée ou grave) et score PASI [Psoriasis Area and Severity Index] ≥ 12) et qui étaient candidats à la photothérapie ou au traitement systémique.
L'administration concomitante d'antipsoriasiques était interdite durant l'étude jusqu'à la Semaine 32, à l'exception de corticostéroïdes de faible puissance pour le visage, les aisselles et l'aine, de shampooing à base de goudron de houille et/ou de préparations à base d'acide salicylique pour le cuir chevelu. L'efficacité apremilast chez des patients déjà soumis à un traitement de fond composé d'autres médicaments ou de photothérapie n'a pas été adéquatement étudiée. Les études ESTEEM 1 et ESTEEM 2 suivaient un plan similaire jusqu'à la Semaine 32. Dans les deux études, les patients ont été assignés aléatoirement selon un rapport 2:1 à Apremilast 30 mg b.i.d. ou à un placebo pendant 16 semaines (phase avec témoins sous placebo). Tous les patients ont commencé le médicament de l'étude avec un ajustement posologique échelonné sur cinq jours. Des Semaines 16 à 32, tous les patients ont reçu apremilast à raison de 30 mg b.i.d. (phase d'entretien). Des Semaines 32 à 52, un sous- groupe sélectionné de patients a été soumis à une phase de retrait randomisé du traitement.
Dans les deux études, le paramètre principal était la proportion de patients ayant obtenu un score PASI-75 à la Semaine 16. Le paramètre secondaire majeur était la proportion de patients ayant obtenu un score d'ÉGMs de 0 (élimination des lésions) ou de 1 (quasi- élimination) à la Semaine 16.
Les caractéristiques démographiques de départ étaient généralement similaires entre les groupes traités de chaque étude et comparables entre les études. Dans les deux études, l'âge des patients variait de 18 à 83 ans, avec un âge médian global de 46 ans. En tout, 108 patients (8,6 %) étaient âgés de ≥ 65 ans, dont neuf patients (0,7 %) de ≥ 75 ans. La majorité des patients (68 %) étaient de sexe masculin. Les patients étaient surtout de race blanche (90 %). Le Tableau 6 résume les caractéristiques démographiques des patients de chaque essai au départ.
Tableau 6. Sommaire des caractéristiques démographiques des patients des études ESTEEM 1 et ESTEEM 2
| Étude | Plan de l'étude | Posologie, voie d'administration | Sujets de l'étude (n = nombre) | Âge moyen (éventail) | Sexe |
| PSOR-008 ESTEEM 1 | Étude multicentrique, randomisée à double insu avec témoins sous placebo de 52 semaines | Apremilast 30 mg, deux fois par jour PO; placebo | n = 844 | 46,0 (18,82) | M = 573 F = 271 |
| PSOR-009 ESTEEM 2 | Étude multicentrique, randomisée à double insu avec témoins sous placebo de 52 semaines | Apremilast 30 mg, deux fois par jour PO; placebo | n = 411 | 45,4 (18,83) | M =276 F = 135 |
Les caractéristiques de la maladie au départ étaient généralement similaires entre les groupes traités de chacune des études et comparables entre les études. La SC moyenne affectée au départ était de 25,19 % (médiane 21,0 %), le score PASI moyen au départ était de 19,07 (score médian 16,80) et les proportions de patients ayant des scores d'ÉGMs de 3 (modéré) et 4 (grave) au départ étaient de 70,0 % et 29,8 %, respectivement. Le temps moyen écoulé depuis le diagnostic de psoriasis en plaques était de 19 ans (médiane 16,6 ans). En tout, 18 % des patients présentaient un problème d'arthrite psoriasique.
Environ 35 % des patients n'avaient encore jamais reçu de photothérapie ni de traitement systémique classique ou biologique pour leur psoriasis. Environ 30 % de tous les patients avaient reçu de la photothérapie, 38 % avaient reçu un traitement systémique classique et 30 % avaient reçu un traitement biologique pour leur psoriasis.
Résultats des études
Réponse clinique chez les patients atteints de psoriasis en plaques
La proportion de patients ayant obtenu des réponses PASI-75 et PASI-50 et un score d'ÉGMs de 0 (élimination des lésions) ou de 1 (quasi-élimination) est présentée au Tableau 7 ci-dessous. Apremilast a donné lieu à une amélioration significative du psoriasis en plaques de modéré à grave, comme en témoigne la proportion de patients ayant obtenu une réponse PASI-75 à la Semaine 16 vs placebo. Des améliorations cliniques attestées par l'ÉGMs et par des réponses PASI-50 ont aussi été observées à la Semaine 16 (Tableau 7).
La proportion de patients ayant cessé le traitement en date de la Semaine 16 était de 12 % dans le groupe sous placebo et de 11 % dans le groupe sous apremilast lors de l'étude ESTEEM 1 et de 18 % dans le groupe sous placebo et 13 % dans le groupe sous apremilast lors de l'étude ESTEEM 2.
Tableau 7. Réponse clinique à la Semaine 16a lors des études ESTEEM 1 et
ESTEEM 2 (EAIb; DORc)
| Étude ESTEEM 1 | Étude ESTEEM 2 | |||
| Placebo | Apremilast 30 mg b.i.d. | Placebo | Apremilast 30 mg b.i.d. | |
| N | N = 282 | N = 562 | N = 137 | N = 274 |
| PASId -75, n (%) | 15 (5,3) | 186 (33,1) | 8 (5,8) | 79 (28,8) |
ÉGMse élimination ou quasi- éliminationf, n (%) | 11 (3,9) | 122 (21,7) | 6 (4,4) | 56 (20,4) |
| PASId -50f, n (%) | 48 (17) | 330 (58,7) | 27 (19,7) | 152 (55,5) |
a Toutes les valeurs p < 0,0001
b EAI = ensemble d'analyse intégral
c DOR = dernière observation reportée
d PASI = Psoriasis Area and Severity Index
e ÉGMs = évaluation globale par le médecin-statique
f Paramètre secondaire
Le bienfait clinique apremilast sur le paramètre principal (c.-à-d., PASI-75) a été démontré dans tous les sous-groupes définis en fonction des caractéristiques démographiques et des caractéristiques cliniques de la maladie au départ (y compris durée du psoriasis et antécédents d'arthrite psoriasique), de l'utilisation antérieure d'antipsoriasiques et de la réponse aux traitements antipsoriasiques précédents. Des taux de réponse similaires ont été observés dans tous les sous-groupes définis selon le poids et indépendamment des degrés de gravité de la maladie au départ, y compris par SC.
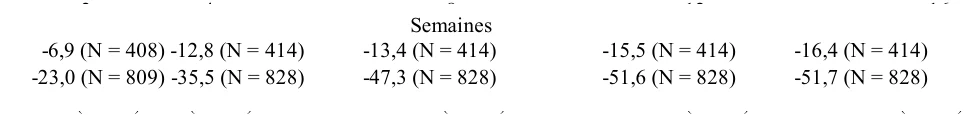
La Figure 1 montre les pourcentages de changement moyens du score PASI entre les Semaines 0 et 16.
) % ( E S - / + e g n a h C t n e c r e P n a e M
2 4 8 12 16 Week -6.9 (N=408) -12.8 (N=414) -13.4 (N=414) -15.5 (N=414) -16.4 (N=414) -23.0 (N=809) -35.5 (N=828) -47.3 (N=828) -51.6 (N=828) -51.7 (N=828) |
Figure 1. Études ESTEEM 1 et ESTEEM 2 : Pourcentage de changement moyen (amélioration) du score PASI entre les valeurs de départ et celles de la Semaine 16
± écart-type (EAI, DOR)
0
-10
-20
-30
-40
-50
-60
-70
-80
-90
-100
| 0 |
La méthode de la dernière observation reportée (DOR) a été utilisée pour l'imputation de valeurs de pourcentage de changement du score PASI manquantes à chaque semaine.
Arthrite psoriasique 
Caractéristiques démographiques et plan des études
L'innocuité et l'efficacité apremilast ont été évaluées dans trois études multicentriques, randomisées, à double insu, avec témoins sous placebo (études PALACE 1, PALACE 2 et PALACE 3) dotées de protocoles similaires. En tout, 1 493 patients adultes souffrant d'APs évolutive (≥ 3 articulations enflées et ≥ 3 articulations sensibles), malgré un traitement antérieur ou en cours par antirhumatismaux modifiant la maladie (ARMM), ont été assignés aléatoirement. Les patients inscrits à ces études avaient un diagnostic d'APs depuis au moins six mois. La présence d'une lésion psoriasique cutanée d'au moins 2 cm de diamètre était requise pour l'étude PALACE 3. Un traitement antérieur au moyen d'un agent biologique, y compris un anti-TNF, était autorisé (jusqu'à 10 % pouvaient avoir connu un échec thérapeutique avec un anti-TNF). Dans les trois études, les patients ont été assignés aléatoirement soit à un placebo (n = 496), à apremilast 20 mg (n = 500) ou à apremilast 30 mg (n = 497) administrés par voie orale deux fois par jour. Les patients pouvaient recevoir concomitamment des doses stables de méthotrexate (MTX) (≤ 25 mg/semaine), sulfasalazine (SSZ) (≤ 2 g/jour), de léflunomide (LEF) (≤ 20 mg/jour), de corticostéroïdes oraux à faible dose (équivalant à ≤ 10 mg de prednisone/jour), et/ou d'anti- inflammatoires non stéroïdiens (AINS) au cours de l'étude. L'assignation des traitements a été stratifiée selon l'utilisation d'ARMM à petites molécules au départ pour les études PALACE 1, 2 et 3. Les patients étaient aussi stratifiés selon la surface corporelle (SC) ≥ 3 % affectée par le psoriasis dans l'étude PALACE 3. Les patients qui avaient connu un échec thérapeutique avec > 3 agents pour l'APs (petites molécules ou agents
Semaines -6,9 (N = 408) -12,8 (N = 414) -13,4 (N = 414) -15,5 (N = 414) -16,4 (N = 414) -23,0 (N = 809) -35,5 (N = 828) -47,3 (N = 828) -51,6 (N = 828) -51,7 (N = 828) | |
Placebo Apremilast | |
Traitement
Placebo Apremilas
biologiques) ou > 1 anti-TNF biologique, étaient exclus.
Le paramètre principal était le pourcentage de patients ayant obtenu une réponse ACR 20 (American College of Rheumatology) à la Semaine 16. À la Semaine 16, les patients dont le nombre d'articulations sensibles et enflées ne s'était pas améliorée d'au moins 20 % étaient considérés non répondeurs. Les patients sous placebo qui étaient considérés non répondeurs ont de nouveau été assignés à l'insu, selon un rapport 1:1, à apremilast 20 mg deux fois par jour ou 30 mg deux fois par jour. Les patients déjà sous apremilast ont continué de prendre le traitement initial. À la Semaine 24, tous les patients restants initialement assignés au placebo ont été assignés aléatoirement à apremilast 20 mg deux fois par jour ou 30 mg deux fois par jour. Les caractéristiques démographiques de départ sont présentées au Tableau 8. En tout, 146 patients (9,8 %) avaient ≥ 65 ans, dont 19 (1,3 %) avaient ≥ 75 ans. Les sujets étaient principalement de race blanche (94 %).
L'inscription des patients présentant des sous-types spécifiques d'APs n'était pas restreinte pour les trois études. Les sous-types les plus communs représentés lors de ces essais étaient la polyarthrite symétrique (62,0 %) et l'oligoarthrite asymétrique (26,9 %). La durée médiane de l'APs était de cinq ans. Un traitement antérieur au moyen d'ARMM à petites molécules était signalé chez 76,4 % des patients et un traitement antérieur au moyen d'ARMM biologiques était signalé chez 22,4 % des patients. La majorité des patients recevaient un traitement concomitant au moyen d'au moins un ARMM, le plus courant étant MTX (54,5 %). L'apremilast n'a pas été étudié en association avec des ARMM biologiques ou avec la cyclosporine.
Tableau 8. Sommaire des caractéristiques démographiques pour les études
PALACE 1, PALACE 2 et PALACE 3
| Étude | Plan des études | Posologie, voie d'administration | Sujets de l'étude (N = nombre) | Âge moyen (éventail) | Sexe |
| PSA-002 PALACE 1 | Phase avec témoins sous placebo, 24 semaines, randomisée, à double insu, suivie d'une phase de prolongation de 28 semaines à double insu | Apremilast 30 mg deux fois par jour PO; Apremilast 20 mg deux fois par jour PO; placebo | N = 504 | 50,4 (19, 83) | H = 249 F = 255 |
| PSA-003 PALACE 2 | Phase avec témoins sous placebo,24 semaines, randomisée, à double insu, suivie d'une phase de prolongation de 28 semaines à double insu | Apremilast 30 mg deux fois par jour PO; Apremilast 20 mg deux fois par jour PO; placebo | N = 484 | 50,9 (19, 80) | H = 209 F = 275 |
| PSA-004 PALACE 3 | Phase avec témoins sous placebo,24 semaines, randomisée, à double insu, suivie d'une phase de prolongation de 28 semaines à double insu | Apremilast 30 mg deux fois par jour PO; Apremilast 20 mg deux fois par jour PO; placebo | N = 505 | 49,7 (18, 77) | H = 236 F = 269 |
Résultats des études
Réponse clinique chez les patients atteints d'arthrite psoriasique
Apremilast a donné lieu à des améliorations significatives des signes et symptômes de l'APs, comme en témoignent les critères de réponse ACR 20, comparativement au placebo à la Semaine 16. La proportion de patients ayant eu des réponses ACR 20/50/70 lors des études PALACE 1, PALACE 2 et PALACE 3 est présentée au Tableau 9.
Selon les données recueillies jusqu'à la Semaine 52, rien n'indique une atténuation de l'efficacité au plan de la réponse ACR 20 jusqu'à 52 Semaines de traitement continu par apremilast.
Tableau 9. Proportion de patients ayant eu des réponses ACR 20/50/70 lors des études PALACE 1, PALACE 2 et PALACE 3 à la Semaine 16
| PALACE 1 | PALACE 2 | PALACE 3 | ||||
| Réponse | Placebo ± ARMM N = 168 | Apremila st 30 mg deux fois par jour ± ARMM N = 168 | Placebo ± ARMM N = 159 | Apremila st 30 mg deux fois par jour ± ARMM N = 162 | Placebo ± ARMM N = 169 | Apremilas t 30 mg deux fois par jour ± ARMM N = 167 |
| ACR 20 | 19,0 % | 38,1 %* | 18,9 % | 32,1 %* | 18,3 % | 40,7 %* |
| ACR 50 | 6,0 % | 16,1 % | 5,0 % | 10,5 % | 8,3 % | 15,0 % |
| ACR 70 | 1,2 % | 4,2 % | 0,6 % | 1,2 % | 2,4 % | 3,6 % |
* p ≤ 0,01 pour apremilast vs placebo.
Noter : Pour chaque étude, N correspond au nombre de patients randomisés et traités en date de la Semaine 16.
Dans l'ensemble, les proportions plus élevées de patients ayant obtenu une réponse ACR 20 n'ont pas semblé être principalement dues à des améliorations moyennes d'un élément spécifique du score ACR (c.-à-d., nombre d'articulations sensibles, nombre d'articulations enflées, évaluation de la douleur par le patient, évaluation globale de la maladie par le patient, évaluation globale de la maladie par le médecin, score HAQ-DI et protéine C réactive).
Des réponses ACR 20 similaires ont été observées à la Semaine 16 chez les patients qui présentaient les sous-types d'APs polyarthrite symétrique et oligoarthrite asymétrique.
Dans les analyses de données post hoc regroupées (études PALACE 1, PALACE 2 et PALACE 3), on a observé un nombre significativement plus grand de réponses ACR 20 comparativement au placebo chez les hommes et les femmes traités par apremilast à 30 mg b.i.d. La réponse ACR 20 ajustée en fonction du placebo à la Semaine 16 a été plus fréquente chez les hommes que chez les femmes (voir Tableau 10).
Tableau 10. Proportion de sujets (hommes et femmes) ayant obtenu une réponse
ACR 20 modifiée à la Semaine 16 dans l'analyse regroupée (EAI; INR)
| Sexe | Placebo | Apremilast 30 mg deux fois par jour | Effet du traitement |
| Hommes | 16,3 % | 42,8 % | 26,5 % |
| Femmes | 21,1 % | 32,4 % | 11,6 % |
EAI = ensemble d'analyse intégral; INR = imputation des non-répondeurs
Réponse au plan du fonctionnement physique
Les patients traités par apremilast ont manifesté une amélioration statistiquement significative de leur fonctionnement physique, comme en témoigne le changement de score d'invalidité du questionnaire d'évaluation de la santé HAQ-DI par rapport aux valeurs de départ, comparativement au placebo à la Semaine 16. Les réponses ajustées en fonction du placebo au score HAQ-DI chez les patients traités par apremilast 30 mg deux fois par jour ont été -0,182, -0,140 et -0,127 lors des études PALACE 1, PALACE 2 et PALACE 3, respectivement (toutes significatives, à une valeur p < 0,01).
Maladie de Behçet
Étude démographique et conception de l'essai
Un essai multicentrique, randomisé et contrôlé par placebo (RELIEF) a inscrit un total de 207 patients adultes souffrant de la maladie de Behçet et présentant des ulcères buccaux actifs. Les patients ont été auparavant traités avec au moins un médicament non biologique contre la maladie de Behçet et étaient candidats à un traitement systémique. Les patients répondaient aux critères du Groupe d'Étude International (GEI) pour la maladie de Behçet. Les patients avaient au moins 2 ulcères buccaux au moment du dépistage et au moins 2 ulcères buccaux au moment de la randomisation, sans aucune atteinte active des organes majeurs. Le traitement concomitant pour la maladie de Behçet n’était pas autorisé.
Les patients ont été randomisés 1:1 pour recevoir soit l'apremilast à raison de 30 mg deux fois par jour (n=104) ou un placebo (n=103) pendant 12 semaines (phase contrôlée par placebo). Après la Semaine 12, tous les patients ont reçu de l'apremilast à raison de 30 mg deux fois par jour à partir de la semaine 12 à 64 (phase de traitement actif ouvert).
L'efficacité a été évaluée en fonction du nombre et de la douleur des ulcères buccaux. Le critère d'évaluation principale était l'aire sous la courbe (ASC) pour le nombre d'ulcères buccaux depuis le commencement jusqu'à la Semaine 12. Les critères d'évaluation secondaires comprenaient d'autres mesures des ulcères buccaux : l'échelle visuelle analogique (EVA) de la douleur des ulcères buccaux, la proportion de patients qui ont vu une résolution de leurs ulcères buccaux à la Semaine 6 et qui ne présentaient pas d'ulcères buccaux lors de chaque visite pendant au moins 6 semaines de plus, ainsi que la proportion de patients qui ne présentent pas d'ulcères buccaux (réponse complète) pendant la phase de 12 semaines contrôlée par placebo.
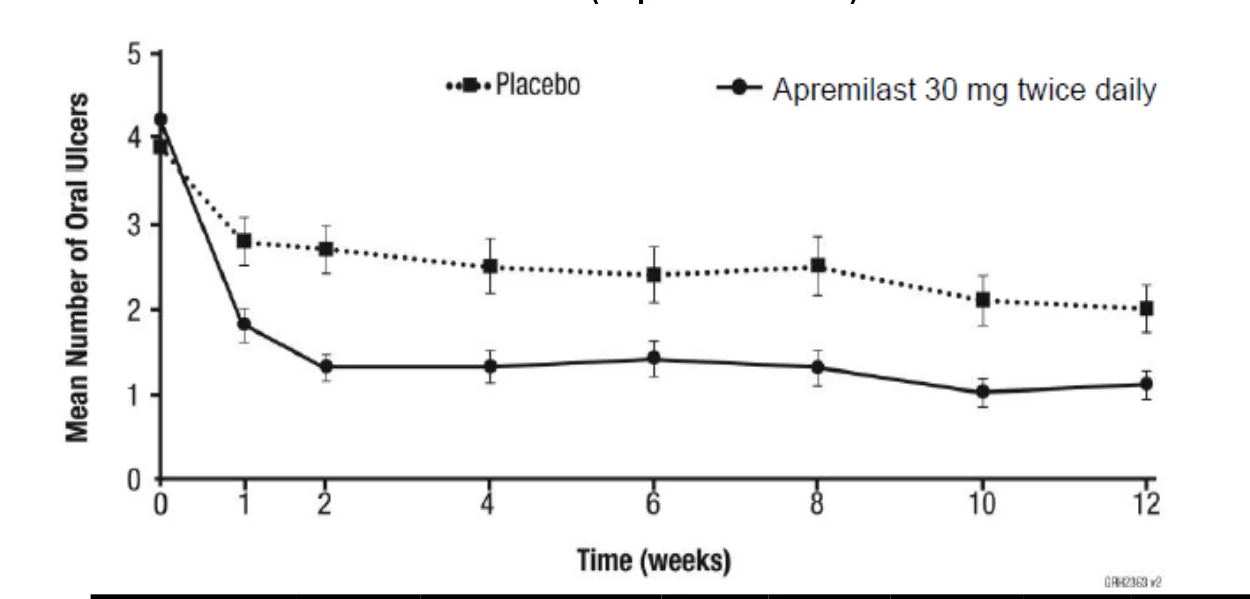
Les patients étaient âgés de 19 à 72 ans, l'âge moyen étant de 40 ans. La durée moyenne de la maladie de Behçet était de 6,84 ans. Tous les sujets avaient des antécédents d'ulcères buccaux récurrents qui étaient actuellement actifs. Le nombre moyen d'ulcères buccaux au départ était de 4,2 et 3,9 dans les groupes apremilast et placebo, respectivement.
Résultats de l’étude
Réponse clinique chez les patients souffrant de la maladie de Behçet
L'Apremilast à raison de 30 mg deux fois par jour a entraîné une amélioration significative des ulcères buccaux, comme le démontre l'ASC pour le nombre d'ulcères buccaux du début à la Semaine 12 (p<0,0001), par rapport au placebo (Tableau 12). Le nombre moyen quotidien d'ulcères buccaux pendant la phase de traitement de 12 semaines contrôlée par placebo était de 2,6 ulcères dans le groupe placebo et de 1,5 ulcère dans le groupe d'apremilast à raison de 30 mg deux fois par jour (différence -1,1 ; IC à 95
% -1,6, -0,7).
Tableau 12. Réponse clinique des ulcères oraux à la Semaine 12 dans l’étude RELIEF (Population en IDT)
| Paramètre final | Placebo N = 103 | OTEZLA 30 BID N = 104 | Différence absolue ajustée entre les traitementsc |
| ASC pour le nombre d’ulcères totaux du début jusqu’à la Semaine 12 (IM) | Moyenne des moindres carrés 222,14 | Moyenne des moindres carrés 129,54 | 92,60a |
| Changement par rapport au départ dans la douleur des ulcères oraux telle que mesurée par l’EVAb à la Semaine 12 (MEMMR) | Moyenne des moindres carrés -18,7 | Moyenne des moindres carrés
| 24,1a |
| Proportion de sujets ayant vu une résolution de leurs ulcères buccaux (sans ulcère buccal) à la Semaine 6, et qui restent sans ulcère buccal à chaque visite pendant au moins 6 semaines de plus au cours de la phase de traitement de 12 semaines contrôlée par placebo | 4,9% | 29,8% | 25,1%a |
| Proportion de sujets obtenant une réponse complète à l’ulcère oral (sans ulcère buccal) à la Semaine 12 (INR) | 22,3% | 52,9% | 30,6%a |
IDT = intention de traiter ; IM = imputation multiple ; MEMMR = modèle à effets mixtes pour les mesures répétées ; INR = imputation des non-répondants ; ASC = aire sous la courbe
a valeur p < 0,0001 pour Apremilast vs. placebo
b EVA = échelle visuelle analogique ; 0 = aucune douleur, 100 = pire douleur possible c La différence ajustée en termes de proportion est la moyenne pondérée des différences entre les traitements entre les 4 strates de facteurs de sexe et de région combinés avec les poids Cochran-Mantel-Haenszel.
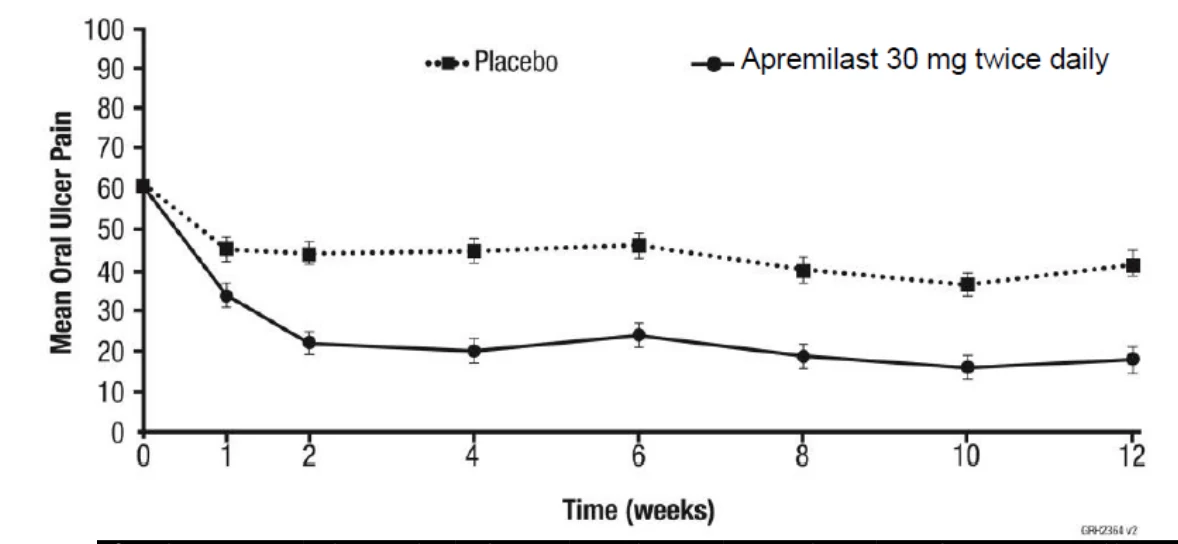
La Figure 2 indique le nombre moyen d'ulcères buccaux pour chaque groupe de traitement à chaque visite, tandis que la Figure 3 indique la douleur moyenne des ulcères buccaux sur une échelle visuelle analogique pour chaque groupe de traitement à chaque visite.
Figure 2. Nombre moyen d'ulcères buccaux par point dans le temps jusqu'à la semaine 12
(Population en IDT)
| Semaines | 0 | 1 | 2 | 4 | 6 | 8 | 10 | 12 |
| Placebo, n 103 98 97 93 91 86 83 82 | ||||||||
Apremilast 30 mg deux fois par jour, n 104 101 101 101 98 94 94 97 | ||||||||
IDF = intention de traiter = ES = erreur standard.
Figure 3. Douleur moyenne (± ES) de l'ulcère buccal sur une échelle visuelle analogique par point dans le temps jusqu’à la Semaine 12 (Population en IDT)
| Semaines | 0 | 1 | 2 | 4 | 6 | 8 | 10 | 12 |
| Placebo, n 101 95 96 91 90 85 82 81 | ||||||||
Apremilast 30 mg deux fois par jour, n 102 95 97 99 97 92 93 95 | ||||||||
IDF = intention de traiter = ES = erreur standard.
La douleur des ulcères buccaux a été évaluée sur une Échelle Visuelle Analogique de 100 mm, avec 0 = aucune douleur et 100 = pire douleur possible. Les scores moyens de base de la douleur sur l’Échelle Visuelle Analogique étaient de 61,2 et 60,8 dans le groupe traité par Apremilast à raison de 30 mg deux fois par jour et dans le groupe traité par placebo, respectivement.
Parmi les 104 patients initialement randomisés pour recevoir Apremilast à raison de 30 mg deux fois par jour, 75 patients (environ 72%) sont restés sous traitement et ont maintenu des améliorations des ulcères buccaux et une réduction de la douleur des ulcères buccaux jusqu'à la Semaine 64 (données telles qu'observées).
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie animale
L'apremilast est un inhibiteur à petite molécule sélectif de la phosphodiestérase (PDE) 4, qui est la PDE prédominante dans les cellules inflammatoires. La PDE4 agit en interrompant l'action de l'AMP cyclique (AMPc), un second messager intracellulaire qui maintient l'homéostasie immunitaire en inhibant la libération de médiateurs pro- inflammatoires et en favorisant la sécrétion de médiateurs anti-inflammatoires.
L'inhibition de la phosphodiestérase 4 fait augmenter les taux intracellulaires d'AMPc, qui en retour régulent à la baisse la réponse inflammatoire en modulant l'expression du TNF-α, de l'IL-23, de l'IL-17 et d'autres cytokines inflammatoires. L'AMP cyclique module aussi les taux de cytokines anti-inflammatoires comme l'IL-10. Ces médiateurs pro- et anti-inflammatoires ont été associés à l'arthrite psoriasique et au psoriasis. Dans des modèles cellulaires, l'apremilast inhibe la production de TNF-α dans les cellules mononucléaires de sang périphérique humain, les cellules synoviales, les cellules dendritiques plasmacytoïdes, les kératinocytes épidermiques, les cellules mononucléaires de la lamina propria et dans le sang entier. Parmi ses autres effets, mentionnons l'inhibition de l'IFN-γ et la production d'IL-23A (IL-23p19) et l'augmentation de la production d'IL-10 par les cellules mononucléaires, l'inhibition du GM-CSF, de l'IFN-γ, du TNF-α, de l'IL-5, de l'IL-13 et de l'IL-17 par les lymphocytes T et l'inhibition de la production d'IL-8 par les cellules polymorphonucléaires. L'apremilast a aussi inhibé la formation des ostéoclastes, les cellules responsables de la résorption osseuse.
L'apremilast a été testé dans des modèles animaux d'inflammation rhumatologique et dermatologique aiguë. Chez la souris et le rat, l'apremilast a réduit la production systémique aiguë de TNF-α de façon dose-dépendante. Dans un modèle d'arthrite murin, l'apremilast a significativement inhibé l'activité arthritique (œdème de la patte) et réduit les signes histologiques d'atteinte arthritique dans l'articulation. Dans un modèle murin psoriasique, l'apremilast a réduit la gravité et l'incidence des lésions psoriasiformes, réduit l'épaississement et la prolifération épidermiques et ralenti l'expression du TNF-α et autres marqueurs inflammatoires sur les greffons cutanés. Des études pharmacodynamiques secondaires ont révélé que l'apremilast ne se lie pas de manière significative aux récepteurs de surface cellulaires et ils n'inhibent aucune des autres enzymes testées.
Pharmacologie humaine
Pharmacodynamie clinique
Dans une étude ouverte sur le psoriasis réalisée auprès de 19 patients, le traitement par apremilast a été associé à une diminution des cellules dendritiques et des lymphocytes T infiltrant les lésions cutanées dans l'épiderme et le derme, une diminution significative de la production ex vivo du TNF-α par le sang et une baisse significative de l'expression génique de l'iNOS dans la peau après 29 jours.
Dans un sous-groupe de 20 patients d'une étude ouverte sur l'apremilast pour le psoriasis en plaques rebelle, l'apremilast a réduit l'épaisseur de l'épiderme lésionnel, diminué l'infiltration par les cellules dendritiques myéloïdes, les lymphocytes T et les cellules tueuses naturelles et ralenti l'expression des gènes pro-inflammatoires, y compris les gènes encodant l'iNOS, l'IL-12/IL-23p40, l'IL-23p19, l'IL-17A, l'IL-22 et l'IL-8.
Pharmacocinétique clinique
L'apremilast est bien absorbé, avec une biodisponibilité orale absolue d'environ 73 % et un pic plasmatique (Cmax) survenant après un intervalle médian (tmax) d'environ 2,5 heures. La pharmacocinétique de l'apremilast est linéaire, avec une augmentation de l'exposition systémique proportionnelle à la dose et une augmentation de la Cmax moins que proportionnelle à la dose pour l'éventail des doses administrées aux volontaires en bonne santé, soit de 10 à 100 mg par jour. La fixation de l'apremilast aux protéines plasmatiques humaines est d'environ 68 %. Le volume de distribution apparent (Vd) moyen est de 87 L, ce qui indique une distribution extravasculaire. L'apremilast est métabolisé par le métabolisme oxydatif des cytochromes (CYP), avec glucuronidation et hydrolyse non médiée par les CYP subséquentes. La clairance plasmatique de l'apremilast est en moyenne d'environ 10 L/h chez les sujets en bonne santé, avec une demi-vie d'élimination terminale d'environ 6 à 9 heures.
TOXICOLOGIE
Toxicité aiguë
L'apremilast est doté d'un potentiel faible de toxicité aiguë. Chez la souris, la dose orale létale minimale a été > 2 000 mg/kg et les doses intraveineuses (I.V.) létales minimales ont été de 120 mg/kg et de > 120 mg/kg pour les mâles et les femelles, respectivement. Chez le rat, les doses I.V. létales minimales ont été de > 60 mg/kg et < 75 mg/kg et les doses orales létales minimales ont été de 2 000 mg/kg et > 300 mg/kg pour les mâles et les femelles, respectivement.
Toxicité des doses répétées
L'apremilast a fait l'objet d'une série d'études de toxicité sur des doses orales répétées d'une durée allant jusqu'à six mois chez la souris (niveaux de doses de 10, 100 et 1 000 mg/kg/jour, équivalant à 0,8, 3,7 et 10 fois l'exposition clinique selon l'ASC), d'une durée de 12 mois chez le singe (niveaux de doses de 60, 180 et 600 mg/kg/jour; équivalant à 2,3, 3,2 et 4,8 fois l'exposition clinique, selon l'ASC) et d'une durée de 90 jours chez le rat.
Une mortalité associée à l'apremilast a été observée chez la souris et le rat et a principalement été attribuée à une inflammation vasculaire et/ou périvasculaire. Les réponses inflammatoires liées à la dose ont surtout été observées chez la souris et le rat et incluaient : neutrophilie, lymphopénie et anomalies des protéines sériques (baisse de l'albumine, augmentation des globulines, augmentation de l'haptoglobine, de la protéine C réactive [PCR] et/ou du fibrinogène). Ces réponses inflammatoires ont été associées à l'artérite et à l'inflammation périvasculaire de divers tissus et organes (p. ex., mésentère, cœur, poumons, thymus, foie, muscles squelettiques, glandes mammaires, peau et pancréas) chez la souris et le rat, mais non chez le singe, même à des expositions systémiques plus élevées que celles atteintes chez la souris et le rat. On a observé une réversibilité complète ou partielle des signes inflammatoires chez la souris et le rat. D'autres organes cibles de la toxicité de l'apremilast incluent l'hypertrophie hépatocellulaire centrolobulaire bénigne du foie (souris) et une déplétion lymphoïde variable des tissus lymphoïdes (souris et rat).
La dose sans effet nocif observée (DSENO) pour les études de six mois chez la souris et de 12 mois chez le singe a été de 10 et de 600 mg/kg/jour, respectivement.
Compte tenu des observations selon lesquelles l'apremilast induisait l'inflammation chez les rongeurs, une étude in vitro exploratoire a été effectuée. L'étude a démontré que l'apremilast stimule la production d'IL-6 chez les rongeurs mais non chez les singes ni chez les humains.
Études de cancérogénicité
L'apremilast n'est pas cancérogène. Son administration orale quotidienne à des souris mâles et femelles à raison de 100 mg/kg/jour pendant 103 ou 99 semaines, respectivement, à raison de 300/200 mg/kg/jour (ramené à 200 mg/kg/jour à la Semaine 73) pendant 98 ou 96 semaines, respectivement, à raison de 1 000 mg/kg/jour aux mâles pendant 73 semaines (administration terminée à la Semaine 73), ou à raison de 1 000/500 mg/kg/jour (ramené à 500 mg/kg/jour à la Semaine 73) à des femelles pendant 102 semaines, suivie d'une autopsie aux Semaines 102/103 n'a révélé aucun signe de cancérogénicité (jusqu'à 8,8 fois l'exposition clinique selon l'ASC).
Chez le rat, l'administration orale quotidienne à des mâles à raison de 3 mg/kg/jour pendant 91 semaines, 10/6 mg/kg/jour (ramené à 6 mg/kg/jour à la Semaine 66) pendant 89 semaines et à raison de 20 mg/kg/jour pendant 66 semaines suivie d'une autopsie aux Semaines 95 à 100 n'a révélé aucun signe de cancérogénicité (jusqu'à 0,08 fois l'exposition clinique selon l'ASC). De même, l'administration orale quotidienne à des rates à raison de 0,3, 1 et 3 mg/kg/jour jusqu'aux Semaines 103, 101 et 94, respectivement, suivie d'une autopsie à la Semaine 104, n'a révélé aucun signe de cancérogénicité (jusqu'à 1,1 fois l'exposition clinique selon l'ASC).
Études de génotoxicité
L'apremilast n'est pas génotoxique. L'apremilast n'a pas induit de mutation lors du test d'Ames ou des tests d'aberrations chromosomiques menés sur des lymphocytes de sang périphérique humain mis en culture en présence ou en l'absence d'activation métabolique. L'apremilast n'a pas été clastogène lors du test du micronoyau murin in vivo à des doses allant jusqu'à 2 000 mg/kg/jour.
Fertilité chez le mâle
Dans une étude de fertilité chez la souris mâle, l'apremilast à raison de doses orales de 1, 10, 25 et 50 mg/kg/jour n'a exercé aucun effet sur la fertilité des mâles. La DSENO a été supérieure à 50 mg/kg/jour (3 fois l'exposition clinique selon l'ASC).
Fertilité chez la femelle et développement embryo-fœtal
Dans une étude mixte de fertilité chez la souris femelle et de toxicité développementale embryo-fœtale, portant sur des doses orales de 10, 20, 40 et 80 mg/kg/jour, on a observé une altération du cycle œstral et de l'intervalle précédant la saillie à partir de la dose de 20 mg/kg/jour. Néanmoins, toutes les souris se sont accouplées et les taux de grossesse n'ont pas été affectés. La dose sans effet observé (DSEO) sur la fertilité des femelles a été de 10 mg/kg/jour (1 fois l'exposition clinique selon l'ASC).
Les souris gestantes ont manifesté une augmentation du poids absolu et/ou relatif de leur cœur à partir de la dose de 20 mg/kg/jour. Un accroissement du nombre de résorptions précoces et une réduction du nombre de tarses ossifiés ont été observés aux doses ≥ 20 mg/kg/jour (2 fois l'exposition clinique). Une réduction des poids fœtaux et un retard d'ossification de l'os supra-occipital du crâne ont été observés aux doses de 40 et 80 mg/kg/jour, doses supérieures aux doses les plus fortes actuellement recommandées chez l'être humain. La DSEO maternelle et développementale a été de 10 mg/kg/jour (1,3 fois l'exposition clinique selon l'ASC). Aucune malformation développementale n'a été observée jusqu'à la dose la plus élevée de 80 mg/kg/jour (4,0 fois l'exposition clinique). L'apremilast franchit la barrière placentaire chez la souris. L'apremilast ne s'est pas révélé tératogène chez la souris.
Dans une étude de toxicité développementale embryo-fœtale chez le singe, des doses orales de 20, 50, 200 et 1 000 mg/kg/jour ont donné lieu à une augmentation liée à la dose des pertes prénatales (avortements) à partir de la dose de 50 mg/kg/jour (2 fois l'exposition clinique). Aucune perte prénatale n'a été observée à la dose de 20 mg/kg/jour (1,4 fois l'exposition clinique). Aucun effet ni aucune malformation développementaux fœtaux liés au traitement n'ont été observés chez le singe jusqu'à la dose la plus élevée de 1 000 mg/kg/jour au cours de l'étude (3,5 fois l'exposition clinique selon l'ASC). L'apremilast franchit la barrière placentaire chez le singe. L'apremilast n'a pas été tératogène chez le singe.
Développement pré- et post-natal
Lors d'une étude de développement pré- et post-natal, l'apremilast a été administré par voie orale à des souris gestantes à raison de 0, 10, 80 et 300 mg/kg/jour du Jour 6 de la gestation au Jour 20 de la lactation. Un décès associé à un problème lors de la mise bas a été observé avec la dose de 300 mg/kg/jour. Des signes cliniques de toxicité maternelle associés à la mise bas ont aussi été observés chez une souris de chacun des groupes sous 80 et 300 mg/kg/jour.
L'apremilast a été détecté dans le lait des souris allaitantes. Une mortalité péri- et post-natale accrue chez les rejetons et une réduction de leur poids corporel durant la première semaine d'allaitement ont été observées avec les doses ≥ 80 mg/kg/jour (≥ 4 fois l'exposition clinique). La mortalité des rejetons et les effets sur leur développement observés durant la première semaine de la période post- natale ont probablement été attribuables à la toxicité liée à l'apremilast chez les rejetons (baisse de leur poids et de leur viabilité) et/ou à l'absence de soins maternels (incidence plus élevée d'absence de lait dans l'estomac des rejetons). On n'a noté aucun effet de l'apremilast sur la durée de la grossesse, le nombre de souris gravides à la fin de la période de gestation, le nombre de souris ayant mis bas ou tout autre effet développemental chez les rejetons au-delà du Jour 7 post-natal durant les périodes pré- et post-sevrage restantes. La DSEO pour la toxicité maternelle et la génération F1 a été de 10 mg/kg/jour (1,3 fois l'exposition clinique selon l'ASC).
RÉFÉRENCES
- 1. Comité des Lignes directrices canadiennes pour la gestion du psoriasis en plaques. Lignes directrices canadiennes pour la gestion du psoriasis en plaques, 1re édition, Juin 2009.
- 2. Chang SE, Han SS, Jung HJ, Choi JH. Neuropeptide and their receptor in psoriasis skin in relation to pruritus. Br J Dermatol Juin 2007; 156(6):1272-7.
- 3. Gottlieb AB, Strober B, Krueger JG, Rohane P, Zeldis JB, Hu CC et coll. An open- label, single-arm pilot study in patients with severe plaque-type psoriasis treated with an oral anti-inflammatory agent, apremilast. Curr Med Res Opin 2008; 24(5):1529- 38.
- 4. Menter A, Korman NJ, Elmets CA, Feldman SR, Gelfand JM, Gordon KB, et coll. Guidelines of care for the management of psoriasis and psoriatic arthritis. Section 4. Guidelines of care for the management and treatment of psoriasis with traditional systemic agents. J Am Acad Dermatol 2009; 61(3):451-85.
- 5. Kavanaugh A, Mease PJ, Gomez-Reino JJ et coll. Treatment of psoriatic arthritis in a phase 3 randomized, placebo-controlled trial with apremilast, an oral phosphodiesterase 4 inhibitor. Ann Rheum Dis 2014; 73: 1020-1026.
- 6.
PrOTEZLA® comprimés apremilast de 10 mg, 20 mg, et 30 mg, N° de contrôle de la soumission
:233030, monographie du produit, Amgen Canada Inc., date de révision : 5 août 2020