


Monographie de produit - Norvir (Abbvie, 100 mg)
Modifications importantes apportées récemment à la monographie
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................... 2
Table des matières ............................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ..................................... 5
1 Indications ............................................................................................................... 5
1.1 Pédiatrie ................................................................................................................................... 5 1.2 Gériatrie ................................................................................................................................... 5 2 Contre-indications ................................................................................................... 5
3 Encadré sur les mises en garde et précautions importantes ...................................... 8
4 Posologie et administration ..................................................................................... 9
4.1 Considérations posologiques ................................................................................................... 9 4.2 Posologie recommandée et ajustement posologique ............................................................. 9 4.3 Reconstitution .......................................................................................................................... 9 4.4 Administration ......................................................................................................................... 9 4.5 Dose oubliée .......................................................................................................................... 10 5 Surdose ................................................................................................................. 10
6 Formes pharmaceutiques, teneurs, composition et conditionnement ..................... 11
7 Mises en garde et précautions ............................................................................... 11
Interactions médicament-médicament ............................................................................................... 11 Réactions allergiques .......................................................................................................................... 12 Organes touchés par des effets toxiques ............................................................................................ 12 Cancérogenèse et génotoxicité ........................................................................................................... 12 Appareil cardiovasculaire .................................................................................................................... 12 Système endocrinien et métabolisme................................................................................................. 13 Fonction hépatique, biliaire et pancréatique ...................................................................................... 14 Système immunitaire .......................................................................................................................... 14 Surveillance et examens de laboratoire .............................................................................................. 15 Système nerveux ................................................................................................................................. 15
Sensibilité et résistance ....................................................................................................................... 15 7.1 Populations particulières ....................................................................................................... 15
7.1.1 Grossesse .............................................................................................................. 15
7.1.2 Allaitement ............................................................................................................ 16
7.1.3 Enfants et adolescents .......................................................................................... 17
7.1.4 Personnes âgées .................................................................................................... 17
8 Effets indésirables .................................................................................................. 17
8.1 Aperçu des effets indésirables ............................................................................................... 17 8.2 Effets indésirables observés au cours des études cliniques ................................................... 17
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ........................................................................................................... 22 8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........................... 22 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives...................................................................... 24 8.5 Effets indésirables observés après la commercialisation ....................................................... 26 9 Interactions médicamenteuses .............................................................................. 27
9.1 Interactions médicamenteuses graves .................................................................................. 27 9.2 Aperçu des interactions médicamenteuses ........................................................................... 27 9.3 Interactions médicament-comportement ............................................................................. 28 9.4 Interactions médicament-médicament ................................................................................. 28 9.5 Interactions médicament-aliment ......................................................................................... 56 9.6 Interactions médicament-plante médicinale ......................................................................... 56 9.7 Interactions médicament-examens de laboratoire ................................................................ 56 10 Pharmacologie clinique .......................................................................................... 56
10.1 Mode d’action ........................................................................................................................ 56 10.2 Pharmacodynamie ................................................................................................................. 56 10.3 Pharmacocinétique ................................................................................................................ 57 11 Conservation, stabilité et mise au rebut ................................................................. 60
Partie 2 : Renseignements scientifiques ............................................................................ 61
13 Renseignements pharmaceutiques ........................................................................ 61
14 Études cliniques ..................................................................................................... 62
14.1 Études cliniques par indication .............................................................................................. 62 15 Microbiologie ........................................................................................................ 64
16 Toxicologie non clinique ......................................................................................... 66
Renseignements destinés aux patient·e·s ......................................................................... 72
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
NORVIR (ritonavir) est indiqué en association avec d’autres antirétroviraux dans le traitement de l’infection par le virus de l’immunodéficience humaine (VIH), quand un tel traitement est justifié.
1.1 Pédiatrie
Enfants et adolescents (de 2 à 16 ans) : Les concentrations de NORVIR atteintes après l’administration de 350 à 400 mg/m² 2 fois par jour chez les enfants et les adolescents étaient comparables à celles obtenues chez les adultes recevant 600 mg (environ 330 mg/m²) 2 fois par jour (voir 10.3 Pharmacocinétique). L’innocuité et l’efficacité de NORVIR n’ont pas été établies chez les enfants de moins de 2 ans.
1.2 Gériatrie
Personnes âgées (˃ 65 ans) : Au cours des études cliniques portant sur NORVIR, le nombre de sujets âgés de 65 ans ou plus n’était pas suffisant pour établir si leur réponse au traitement diffère de celle observée chez les sujets plus jeunes. En général, il convient d’administrer NORVIR avec prudence et d’en surveiller étroitement les effets chez les personnes âgées, vu la fréquence plus grande d’insuffisance hépatique, rénale ou cardiaque et d’affections ou de pharmacothérapies concomitantes.
2 Contre-indications
Lorsque NORVIR est utilisé à titre de potentialisateur pharmacocinétique avec d’autres inhibiteurs de la protéase, consulter les renseignements thérapeutiques complets de ces derniers, y compris les contre-indications.
NORVIR est contre-indiqué chez les patients présentant une hypersensibilité connue (p. ex. nécrolyse épidermique toxique ou syndrome de Stevens-Johnson) à NORVIR ou à l’un ou plusieurs des ingrédients qui le composent (voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement).
L’administration de NORVIR est contre-indiquée en association avec les médicaments énumérés dans le Tableau 1 (voir également 9.1 Interactions médicamenteuses graves), car NORVIR leur fait concurrence, ce qui pourrait entraîner l’inhibition du métabolisme de ces médicaments principalement au niveau de l’isoenzyme 3A du cytochrome P450 (CYP3A) et possiblement induire des effets indésirables graves et (ou) pouvant mettre la vie du patient en danger, tels qu’arythmies, sédation prolongée ou accrue et dépression respiratoire. Le voriconazole et le millepertuis (herbe de Saint-Jean) sont des exceptions; en effet, l’administration concomitante de NORVIR et de voriconazole entraîne une importante baisse des concentrations plasmatiques de voriconazole et une perte possible de son effet thérapeutique; de même, l’administration concomitante de NORVIR et de millepertuis peut entraîner une perte de la réponse virologique et, possiblement, une résistance à NORVIR.
Tableau 1 – Médicaments contre-indiqués en association avec NORVIR
| Classe thérapeutique | Médicaments de cette classe | Commentaires cliniques | ||
| dont l’emploi est contre-indiqué | ||||
| avec NORVIR | ||||
| Antagonistes des récepteurs alpha1-adrénergiques | alfuzosine | Risque de réactions graves, comme l’hypotension (voir le Tableau 6). | ||
| Antiangineux | ranolazine | Risque de réactions graves et (ou) pouvant mettre la vie du patient en danger. | ||
| Antiarythmiques | amiodarone, bépridila, dronédarone, flécaïnide, propafénone, quinidine | Risque de réactions graves et (ou) pouvant mettre la vie du patient en danger, comme les arythmies. | ||
| Antibiotiques | acide fusidique | Risque d’augmentation des effets indésirables associés à l’acide fusidique, comme l’hépatite ou la myélosuppression. | ||
| Anticancéreux | apalutamide | L’apalutamide étant un inducteur modéré à puissant de la CYP3A4, son utilisation peut diminuer l’exposition à NORVIR, ce qui pourrait se solder par une perte de la réponse virologique. De plus, l’exposition à l’apalutamide peut augmenter lorsque NORVIR est administré en concomitance, ce qui peut entraîner des effets indésirables graves (y compris des convulsions et des fractures). | ||
| nératinib | Risque de réactions graves et (ou) pouvant mettre la vie du patient en danger, y compris d’hépatotoxicité | |||
| vénétoclaxd | L’utilisation concomitante de puissants inhibiteurs de la CYP3A, comme NORVIR, et du vénétoclax peut augmenter le risque de syndrome de lyse tumorale à l’instauration du traitement et pendant la période d’augmentation graduelle de la dose. | |||
| Anticoagulants | rivaroxaban | Risque d’augmentation des concentrations plasmatiques de rivaroxaban, ce qui peut entraîner un risque de saignements accrus. | ||
| Antifongiques | voriconazole | Réduction significative des concentrations plasmatiques du | ||
| Classe thérapeutique | Médicaments de cette classe | Commentaires cliniques | ||
| dont l’emploi est contre-indiqué | ||||
| avec NORVIR | ||||
| voriconazole et perte possible de son effet thérapeutique (voir le Tableau 7). | ||||
| Antigoutteux | colchicine | Risque de réactions graves et (ou) pouvant mettre la vie du patient en danger chez les patients présentant une insuffisance rénale et (ou) hépatique (voir le Tableau 6). | ||
| Antihistaminiques | astémizolea, terfénadinea | Risque de réactions graves et (ou) pouvant mettre la vie du patient en danger, comme les arythmies. | ||
| Antipsychotiques | lurasidone pimozide | Risque de réactions graves et (ou) pouvant mettre la vie du patient en danger. Risque de réactions graves et (ou) pouvant mettre la vie du patient en danger, comme les arythmies. | ||
| Dérivés de l’ergot | dihydroergotamine, ergonovine, ergotaminea, méthylergonovinea | Risque de réactions graves et (ou) pouvant mettre la vie du patient en danger, comme l’intoxication aiguë par l’ergot se caractérisant par des vasospasmes et l’ischémie des tissus. | ||
| Modificateurs de la motilité gastro-intestinale | cisapridea | Risque de réactions graves et (ou) pouvant mettre la vie du patient en danger, comme les arythmies. | ||
| Produits à base de plantes médicinales | millepertuis (herbe de Saint-Jean ou Hypericum perforatum) | Risque d’entraîner une perte de la réponse virologique, voire une résistance à NORVIR ou à la classe des inhibiteurs de la protéase. | ||
Hypolipidémiants Inhibiteurs de l’HMG-CoA réductase Inhibiteurs de la protéine microsomale de transfert des triglycérides | lovastatine, simvastatine lomitapide | Risque de réactions graves, notamment de myopathie, dont la rhabdomyolyse. Risque de réactions graves, notamment d’hépatotoxicité. | ||
| Agonistes des récepteurs β- | salmétérol | Risque accru d’effets indésirables cardiovasculaires associés au salmétérol. | ||
| Classe thérapeutique | Médicaments de cette classe | Commentaires cliniques | ||
| dont l’emploi est contre-indiqué | ||||
| avec NORVIR | ||||
adrénergiques à longue durée d’action | ||||
Inhibiteurs de la phosphodiestérase de type 5 (PDE5) | sildénafilb, uniquement lorsqu’il est utilisé pour le traitement de l’hypertension artérielle pulmonaire vardénafil, lorsqu’il est utilisé pour le traitement de la dysfonction érectile ou de l’hypertension artérielle pulmonaire | Risque accru d’effets indésirables associés aux inhibiteurs de la PDE5, notamment hypotension, syncope, troubles visuels et priapisme. Risque accru d’effets indésirables associés aux inhibiteurs de la PDE5, notamment hypotension, syncope, troubles visuels et priapisme. | ||
| Sédatifs/hypnotiques | midazolam administré par voie oralec, triazolam | Risque de réactions graves et (ou) pouvant mettre la vie du patient en danger, telles la dépression respiratoire ou la prolongation ou l’augmentation de la sédation. | ||
a. Ces produits ne sont pas commercialisés au Canada. b. Voir 7 Mises en garde et précautions et 9 Interactions médicamenteuses pour l’administration concomitante de sildénafil et de NORVIR chez les patients présentant une dysfonction érectile. c. Voir le Tableau 6 pour l’administration du midazolam par voie parentérale. La préparation orale du midazolam n’est pas commercialisée au Canada. d. Voir le Tableau 6, pour l’administration concomitante d’une dose d’entretien de vénétoclax. | ||||
3 Encadré sur les mises en garde et précautions importantes
- Il faut envisager le diagnostic de pancréatite si l’on observe des symptômes cliniques (nausées, vomissements, douleurs abdominales) ou des valeurs anormales des analyses de laboratoire (comme une augmentation des valeurs de la lipase ou de l’amylase sériques) qui évoquent la pancréatite. Les patients qui présentent ces signes ou symptômes doivent faire l’objet d’une évaluation; en présence d’un diagnostic de pancréatite, on doit cesser l’administration de NORVIR (voir 7 Mises en garde et précautions).
- En raison des effets possibles de NORVIR sur le métabolisme hépatique de certains médicaments, l’administration de NORVIR en concomitance avec certains antihistaminiques non sédatifs, antiarythmiques ou sédatifs hypnotiques risque d’entraîner des effets indésirables potentiellement graves et (ou) pouvant mettre la vie du patient en danger (voir 2 Contre-indications et 9 Interactions médicamenteuses).
- Voir 9.1 Interactions médicamenteuses graves.
4 Posologie et administration
4.1 Considérations posologiques
Les patients doivent être avisés que certains effets indésirables fréquents, comme les troubles gastro-intestinaux légers ou modérés ainsi que les paresthésies, peuvent diminuer avec la poursuite du traitement. En outre, les patients qui entreprennent un traitement d’association comprenant NORVIR et d’autres antirétroviraux peuvent améliorer la tolérance gastro-intestinale en commençant par prendre NORVIR seul, puis en ajoutant les autres antirétroviraux avant d’avoir terminé 2 semaines de monothérapie par NORVIR. Les effets à long terme du schéma posologique graduel sur l’efficacité n’ont pas été établis.
Une réduction de la dose de NORVIR est nécessaire lorsque celui-ci est pris en concomitance avec d’autres inhibiteurs de la protéase tels que l’atazanavir, le darunavir, le fosamprénavir, le saquinavir et le tipranavir.
Lorsque NORVIR est utilisé à titre de potentialisateur pharmacocinétique avec d’autres inhibiteurs de la protéase, consulter les renseignements thérapeutiques complets de ces derniers, y compris la section sur les études cliniques.
4.2 Posologie recommandée et ajustement posologique
Adultes
La posologie recommandée de NORVIR est de 600 mg (6 comprimés) 2 fois par jour, par voie orale, avec un repas.
Les comprimés NORVIR doivent être avalés entiers avec de l’eau; il ne faut pas les croquer, les briser en morceaux ni les broyer.
Certains patients présentent des nausées à l’instauration d’une dose de 600 mg 2 fois par jour. Le recours à un schéma posologique graduel peut contribuer à réduire la fréquence des effets indésirables au moment de l’instauration du traitement tout en maintenant des concentrations plasmatiques appropriées de ritonavir. Le traitement par NORVIR doit être entrepris à une dose qui ne doit pas être inférieure à 300 mg 2 fois par jour, dose qui sera augmentée par paliers de 100 mg 2 fois par jour jusqu’à une posologie de 600 mg 2 fois par jour; la période d’ajustement ne doit pas dépasser 14 jours.
Enfants et adolescents (de 2 à 16 ans)
NORVIR doit être utilisé en association avec d’autres antirétroviraux.
4.3 Reconstitution
Sans objet.
4.4 Administration
NORVIR est administré par voie orale.
4.5 Dose oubliée
Si le patient oublie de prendre une dose de NORVIR, il doit prendre cette dernière aussitôt que possible. Toutefois, s’il est presque l’heure de la dose suivante, il doit sauter la dose oubliée et reprendre l’horaire normal des prises. Il ne doit jamais doubler de dose.
5 Surdose
Surdosage aigu
Expérience du surdosage chez l’humain
On ne dispose que d’une expérience limitée du surdosage aigu par NORVIR chez l’humain. Un patient dans les études cliniques a pris 1 500 mg/jour de NORVIR pendant 2 jours. Il a signalé des paresthésies qui ont disparu après diminution de la dose.
On a signalé un cas postcommercialisation d’insuffisance rénale accompagnée d’éosinophilie, consécutive à un surdosage par NORVIR.
Prise en charge du surdosage
On peut administrer du charbon activé pour faciliter l’élimination du médicament non absorbé. Le traitement du surdosage par NORVIR consiste à appliquer des mesures de soutien générales, notamment la surveillance des signes vitaux et l’observation de l’état clinique du patient. Il n’existe pas d’antidote particulier en cas de surdosage par NORVIR. Étant donné que le ritonavir est largement métabolisé par le foie et qu’il se lie fortement aux protéines, la dialyse ne permettra probablement pas d’éliminer une grande quantité de médicament.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 – Formes posologiques, teneurs et composition
| Voie | Forme pharmaceutique/teneur/ | Ingrédients non médicinaux | ||||
| d’administration | composition | |||||
| orale | comprimés enrobés/100 mg | copovidone, dioxyde de silicium colloïdal/silice colloïdale anhydre, phosphate dicalcique anhydre/hydrogénophosphate de calcium anhydre, monolaurate de sorbitane/laurate de sorbitane, stéarylfumarate de sodium Les ingrédients composant l’enrobage comprennent : dioxyde de silicium colloïdal/silice colloïdale anhydre, hydroxypropylcellulose, hypromellose, polyéthylèneglycol 400/macrogol 400, polyéthylèneglycol 3350/macrogol 3350, polysorbate 80, talc et dioxyde de titane E171. | ||||
NORVIR est offert en comprimés enrobés à 100 mg.
Les comprimés enrobés NORVIR sont présentés sous forme de comprimés de couleur blanche, de forme ovale, et gravés du code « NK » sur une face. Ils sont offerts en flacons de 30 comprimés.
7 Mises en garde et précautions
Voir 3 Encadré sur les mises en garde et précautions importantes.
Interactions médicament-médicament
Lorsque NORVIR est utilisé à titre de potentialisateur pharmacocinétique avec d’autres inhibiteurs de la protéase, consulter les renseignements thérapeutiques complets de ces derniers, y compris les mises en garde et précautions.
NORVIR inhibe la CYP3A tant in vitro qu’in vivo. Il inhibe également la CYP2D6 in vitro, mais dans une moindre mesure que la CYP3A.
L’instauration d’un traitement par NORVIR, un inhibiteur de la CYP3A, chez des patients recevant des médicaments métabolisés par la CYP3A ou l’instauration d’un traitement par des médicaments métabolisés par la CYP3A chez des patients recevant déjà NORVIR pourrait augmenter les concentrations plasmatiques des médicaments métabolisés par la CYP3A. L’instauration d’un traitement par des médicaments qui inhibent ou induisent la CYP3A pourrait augmenter ou diminuer les concentrations de NORVIR, respectivement. Ces interactions pourraient entraîner :
- des effets indésirables d’importance clinique pouvant mener à des manifestations graves, mettant la vie en danger ou mortels résultant d’une exposition plus importante aux médicaments concomitants;
- des effets indésirables d’importance clinique résultant d’une exposition plus importante à NORVIR;
- une perte de l’effet thérapeutique de NORVIR, voire l’apparition d’une résistance.
En raison de l’inhibition de la CYP3A par NORVIR, l’administration concomitante de NORVIR et de la quétiapine peut entraîner une augmentation des concentrations de quétiapine. Des effets indésirables graves et potentiellement mortels liés à la quétiapine ont été signalés avec des inhibiteurs de la CYP3A. NORVIR ne doit pas être administré en association avec la quétiapine. Une surveillance peut s’avérer nécessaire, et la dose peut être réduite au besoin (voir le Tableau 6).
Voir le Tableau 6 pour des mesures visant à prévenir ou prendre en charge ces importantes interactions médicamenteuses possibles et connues, y compris des recommandations posologiques (voir 9 Interactions médicamenteuses). Il convient d’évaluer le risque d’interactions médicamenteuses avant et pendant le traitement par NORVIR, d’examiner les médicaments pris en concomitance au cours du traitement par NORVIR et de surveiller l’apparition des effets indésirables associés à ces médicaments (voir 2 Contre-indications et 9 Interactions médicamenteuses).
Réactions allergiques
On a signalé des réactions allergiques, y compris urticaire, éruptions cutanées, bronchospasme et œdème de Quincke (angio-œdème). On a également signalé de rares cas d’anaphylaxie, de nécrolyse épidermique toxique et de syndrome de Stevens-Johnson. Il faut mettre fin au traitement si de telles réactions se produisent.
Organes touchés par des effets toxiques
Des études de toxicologie effectuées sur des animaux de laboratoire ont permis de constater que certains organes étaient touchés par des effets toxiques par suite d’une exposition médicamenteuse inférieure ou semblable à celle obtenue chez les patients participant à des études cliniques sur NORVIR. Comme les études à long terme ont révélé qu’il y avait peu ou pas de marge de sécurité, il convient d’évaluer ces organes de façon périodique ou si des signes ou symptômes cliniques apparaissent durant le traitement (voir 16 Toxicologie non clinique).
Cancérogenèse et génotoxicité
Pour un bref exposé sur les études précliniques de cancérogénicité, voir 16 Toxicologie non clinique. Aucune indication d’activité mutagène ou clastogène n’a été rapportée à l’issue d’une série de tests in vitro et in vivo.
Appareil cardiovasculaire
Allongement de l’intervalle PR
On a fait état de cas d’allongement asymptomatique de l’intervalle PR chez certains patients qui prenaient NORVIR.
Des cas de bloc auriculoventriculaire du 2e ou du 3e degré ont été signalés après la commercialisation du produit chez des patients recevant NORVIR qui présentaient une cardiopathie structurale sous-jacente et des anomalies préexistantes du système de conduction cardiaque, une cardiopathie ischémique, ou une cardiomyopathie, étant donné que ces patients sont plus susceptibles de présenter des anomalies de la conduction cardiaque, ou chez des patients qui recevaient des médicaments reconnus pour allonger
l’intervalle PR (comme les inhibiteurs calciques, les bêtabloquants, la digoxine, le vérapamil ou l’atazanavir).
L’administration concomitante de NORVIR et de ces médicaments doit se faire avec prudence, en particulier dans le cas des médicaments métabolisés par la CYP3A4 (voir 10.2 Pharmacodynamie). Une surveillance clinique est recommandée (voir 9 Interactions médicamenteuses).
Système endocrinien et métabolisme
Diabète sucré/Hyperglycémie
La glycémie peut augmenter durant un traitement antirétroviral. Ces changements peuvent être liés en partie au traitement lui-même (p. ex. par les inhibiteurs de la protéase) et en partie à la maîtrise de la maladie et au mode de vie. Au cours de la surveillance postcommercialisation, on a signalé l’apparition de nouveaux cas de diabète sucré, l’exacerbation d’un diabète sucré existant ainsi que l’hyperglycémie chez des patients infectés par le VIH qui recevaient un inhibiteur de la protéase. Chez certains patients, on a dû instaurer un traitement à l’insuline ou aux hypoglycémiants oraux, ou encore en modifier la dose. Dans certains cas, on a observé une acidocétose diabétique. L’hyperglycémie a persisté chez certains patients dont le traitement par les inhibiteurs de la protéase a été interrompu. Comme ces effets ont été signalés de façon volontaire dans le cadre de la pratique clinique, on ne peut en estimer la fréquence et on ne peut pas non plus établir une relation de cause à effet avec le traitement par les inhibiteurs de la protéase. Pour la surveillance de la glycémie, se reporter aux lignes directrices établies sur le traitement de l’infection par le VIH. Les hausses de la glycémie doivent être prises en charge de façon appropriée sur le plan clinique (voir 7 Mises en garde et précautions).
Anomalies lipidiques
Les concentrations de lipides sanguins peuvent augmenter durant un traitement antirétroviral. Ces changements peuvent être liés en partie au traitement lui-même (p. ex. par les inhibiteurs de la protéase) et en partie à la maîtrise de la maladie et au mode de vie (voir le Tableau 5).
Il faut effectuer des analyses des triglycérides et du cholestérol avant d’instaurer un traitement par NORVIR et à intervalles réguliers durant le traitement (voir 7 Mises en garde et précautions). Pour la surveillance des lipides sanguins, se reporter aux lignes directrices établies sur le traitement de l’infection par le VIH. On doit traiter les anomalies lipidiques de façon appropriée sur le plan clinique.
Système sanguin et lymphatique
On a signalé une augmentation des saignements, y compris des hématomes cutanés et des hémarthroses spontanés, chez des patients atteints d’hémophilie de types A et B traités par les inhibiteurs de la protéase. Chez certains patients, on a donné un supplément de facteur VIII. Dans plus de la moitié des cas signalés, on a soit poursuivi, soit repris le traitement par les inhibiteurs de la protéase. On n’a pas pu prouver l’existence d’un lien entre ces saignements et l’administration d’inhibiteurs de la protéase; toutefois, il faut surveiller étroitement la fréquence des saignements chez les patients qui reçoivent NORVIR.
Fonction hépatique, biliaire et pancréatique
Altération de la fonction hépatique
NORVIR est métabolisé principalement par le foie. Des études précliniques ont permis de reconnaître que le foie est un organe touché par les effets toxiques (voir 16 Toxicologie non clinique). On doit donc évaluer, à l’aide d’examens de laboratoire appropriés, la fonction hépatique au début du traitement et de façon périodique par la suite.
Il convient d’être prudent lorsque l’on administre NORVIR à des patients présentant une insuffisance hépatique.
Réactions hépatiques
On a noté des cas d’élévation du taux des transaminases hépatiques dépassant 5 fois la limite supérieure normale, d’hépatites cliniques et d’ictères chez des patients recevant NORVIR seul ou en association avec d’autres antirétroviraux (voir le Tableau 5). Les risques d’élévation du taux des transaminases peuvent être plus élevés chez les patients présentant une hépatite B ou C sous-jacente. Par conséquent, il convient d’être prudent lorsque l’on administre NORVIR à des patients présentant une affection hépatique, une anomalie des enzymes hépatiques ou une hépatite. Les hausses des enzymes hépatiques doivent être surveillées de façon appropriée sur le plan clinique (voir 7 Mises en garde et précautions).
Des rapports postcommercialisation font état de dysfonctionnement hépatique, y compris quelques décès. Ces cas sont généralement survenus chez des patients prenant de nombreux médicaments en même temps et (ou) présentant un sida à un stade avancé.
Pancréatite
On a observé des cas de pancréatite chez des patients recevant NORVIR, y compris chez ceux où une hypertriglycéridémie s’est installée. Dans certains cas, des décès sont survenus. Les risques de pancréatite et d’élévation du taux des triglycérides peuvent être plus élevés chez les patients atteints d’une infection par le VIH à un stade avancé.
Il faut envisager le diagnostic de pancréatite si l’on observe des symptômes cliniques (nausées, vomissements, douleurs abdominales) ou des valeurs anormales des analyses de laboratoire (comme une augmentation des valeurs de la lipase ou de l’amylase sériques) qui évoquent la pancréatite. Les patients qui présentent ces signes ou symptômes doivent faire l’objet d’une évaluation; en présence d’un diagnostic de pancréatite, on doit cesser l’administration de NORVIR.
Système immunitaire
Syndrome inflammatoire de reconstitution immunitaire
On a signalé des cas de syndrome inflammatoire de reconstitution immunitaire chez des patients infectés par le VIH qui recevaient un traitement antirétroviral d’association incluant NORVIR. Au cours de la phase initiale du traitement, il est possible que les patients qui répondent au traitement antirétroviral présentent une réponse inflammatoire à une infection opportuniste indolente ou résiduelle (comme une infection au complexe Mycobacterium avium, une infection à cytomégalovirus, une pneumonie à Pneumocystis jirovecii ou une tuberculose), qui peut commander une évaluation et un traitement plus poussés.
On a également fait état de la survenue de maladies auto-immunes (comme la maladie de Basedow-Graves, la polymyosite, le syndrome de Guillain-Barré et l’hépatite auto-immune) dans le cadre de la reconstitution immunitaire, mais le temps d’apparition de ces maladies est plus variable et peut survenir plusieurs mois après le début du traitement.
Surveillance et examens de laboratoire
NORVIR a été associé à des élévations des taux de cholestérol, de triglycérides, de sérum glutamo-oxaloacétique transaminase (SGOT) (aspartate aminotransférase [AST]), de sérum glutamopyruvique transaminase (SGPT) (alanine aminotransférase [ALT]), de gammaglutamyl transpeptidase (GGT), de créatine phosphokinase (CK) et d’acide urique. Il faut effectuer des examens de laboratoire appropriés avant d’entreprendre le traitement par NORVIR et à intervalles réguliers par la suite ou si des signes ou symptômes cliniques apparaissent durant le traitement. Pour la surveillance des enzymes hépatiques, des lipides sanguins et de la glycémie, consulter les lignes directrices établies sur le traitement de l’infection par le VIH. Pour obtenir de l’information détaillée sur les variations des résultats des analyses de laboratoire associées à d’autres antirétroviraux, le médecin doit consulter les monographies complètes de chacun de ces médicaments.
Système nerveux
On n’a pas établi si NORVIR pénètre le système nerveux central.
Sensibilité et résistance
Résistance
Les mutations de la protéase du VIH observées chez les isolats provenant de 41 patients semblaient se produire de manière ordonnée et par paliers.
La signification clinique des changements phénotypiques et génotypiques associés au traitement par NORVIR reste à établir (voir 15 Microbiologie).
Résistance croisée
Des isolats en série du VIH provenant de 6 patients traités par NORVIR ont révélé une diminution de la sensibilité in vitro au ritonavir ainsi qu’à l’indinavir (facteur 8) et au nelfinavir (facteur 12 à 14), mais aucune baisse de la sensibilité à l’amprénavir. Un isolat résistant à la zidovudine (ZDV) ayant été testé in vitro a conservé une sensibilité complète au ritonavir (voir 15 Microbiologie).
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude appropriée et rigoureuse n’a été menée chez la femme enceinte. Les données prospectives sur les grossesses provenant du Registre des femmes enceintes recevant des antirétroviraux (Antiretroviral Pregnancy Registry) ne sont pas suffisantes pour évaluer adéquatement le risque d’anomalies congénitales et de fausses couches. D’après les données sur environ 6 100 naissances vivantes survenues après une exposition à un traitement contenant du ritonavir (dont plus de 2 800 expositions au cours du 1er trimestre et plus de 3 200 expositions au cours des 2e et 3e trimestres) dans le Registre, il n’y avait aucune différence dans le taux global d’anomalies congénitales associé au
ritonavir comparativement au taux d’anomalies congénitales de 2,7 % observé dans la population américaine de référence du MACPD (Metropolitan Atlanta Congenital Defects Program). La prévalence des anomalies congénitales chez les nouveau-nés vivants était de 2,3 % (intervalle de confiance [IC] à 95 % : 1,7 % à 2,9 %) après une exposition à des traitements contenant du ritonavir au cours du 1er trimestre et de 2,9 % (IC à 95 % : 2,3 % à 3,5 %) après une exposition à des traitements contenant du ritonavir au cours des 2e et 3e trimestres. La prévalence des anomalies congénitales après l’exposition au ritonavir à n’importe quel trimestre est comparable à celle observée dans la population générale.
Comme les études sur la reproduction animale ne sont pas toujours prédictives de la réponse humaine, ce médicament ne doit être utilisé pendant la grossesse que s’il est clairement indiqué.
Dans des études de fertilité chez le rat, il n’a pas été possible d’administrer des doses équivalentes à la dose thérapeutique suggérée chez l’humain en raison de l’apparition d’une toxicité hépatique. Le ritonavir n’a exercé aucun effet sur la fertilité de rats soumis à des expositions médicamenteuses équivalant à environ 40 % (mâles) et 60 % (femelles) de l’exposition obtenue avec la dose thérapeutique suggérée chez l’humain.
Aucune malformation liée au traitement n’a été observée quand le ritonavir était administré à des rates ou à des lapines gravides. La toxicité développementale observée chez le rat (résorptions précoces, diminution du poids corporel des fœtus et retards d’ossification chez le fœtus ainsi que variations du développement) s’est manifestée à des doses toxiques pour la mère, à une exposition équivalant à environ 30 % de l’exposition obtenue avec la dose thérapeutique suggérée. Une légère augmentation de l’incidence de cryptorchidie a aussi été notée chez le rat à une exposition équivalant à environ 22 % de l’exposition obtenue avec la dose thérapeutique suggérée.
La toxicité développementale observée chez le lapin (résorptions fœtales, diminution du nombre d’animaux par portée et diminution du poids corporel des fœtus) est aussi survenue à une dose toxique pour la mère, égale à 1,8 fois la dose thérapeutique suggérée selon un coefficient de conversion de la surface corporelle.
Registre des femmes enceintes recevant des antirétroviraux
Afin de surveiller les effets de NORVIR sur la femme enceinte et son fœtus, on a mis sur pied un registre des femmes enceintes recevant des antirétroviraux (Antiretroviral Pregnancy Registry). Les médecins sont priés d’inscrire leurs patientes à ce registre en composant le 1-800-258-4263 (service en anglais seulement).
7.1.2 Allaitement
Les mères infectées par le VIH ne devraient pas allaiter leurs enfants afin d’éviter le risque de transmission postnatale du VIH. Quelques données publiées indiquent que le ritonavir est présent dans le lait maternel. Il n’y a aucune information sur les effets du ritonavir chez le nourrisson allaité au sein ou sur les effets du médicament sur la production de lait. À cause du risque 1) de transmission du VIH (chez les nourrissons séronégatifs pour le VIH), 2) de l’apparition d’une résistance virale (chez les nourrissons séropositifs) et 3) d’effets indésirables graves auquel pourrait être exposé le nourrisson allaité au sein, il faut dire aux mères de ne pas allaiter si elles sont traitées par NORVIR.
7.1.3 Enfants et adolescents
Enfants et adolescents (de 2 à 16 ans) : L’innocuité et l’efficacité de NORVIR chez les enfants de moins de 2 ans n’ont pas été établies. Bien qu’on ait beaucoup moins de données sur les patients infectés par le VIH âgés de 2 à 16 ans, le tableau d’effets indésirables observé au cours d’une étude clinique et après la commercialisation du produit est semblable au tableau observé chez les patients adultes.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Au cours des études cliniques portant sur NORVIR, le nombre de sujets âgés de 65 ans ou plus n’était pas suffisant pour établir si leur réponse au traitement diffère de celle observée chez les sujets plus jeunes. En général, il convient d’administrer NORVIR avec prudence et d’en surveiller étroitement les effets chez les personnes âgées, vu la fréquence plus grande d’insuffisance hépatique, rénale ou cardiaque et d’affections ou de pharmacothérapies concomitantes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Lorsque NORVIR est utilisé à titre de potentialisateur pharmacocinétique avec d’autres inhibiteurs de la protéase, consulter les renseignements thérapeutiques complets de ces derniers, y compris la section sur les effets indésirables.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant d’études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Adultes
L’innocuité de NORVIR administré seul et en association avec des inhibiteurs nucléosidiques de la transcriptase inverse a été étudiée chez 1 270 patients adultes.
Le Tableau 3 présente la liste des effets indésirables survenus pendant le traitement (effets indésirables ayant au moins une relation possible avec le traitement et au moins d’intensité modérée) chez 2 % ou plus des patients adultes traités par NORVIR seul ou en association avec des inhibiteurs nucléosidiques de la transcriptase inverse dans l’étude M94-247 ou l’étude M94-245, et en association avec le saquinavir dans l’étude M94-462. Dans cette dernière, 141 patients infectés par le VIH n’ayant jamais reçu d’inhibiteur de la protéase et présentant un taux moyen de cellules CD4 au départ de 300 cellules/microlitre ont été répartis aléatoirement pour recevoir 1 des 4 schémas thérapeutiques comportant NORVIR et le saquinavir, dont NORVIR administré à raison de 400 mg 2 fois par jour avec le saquinavir administré à raison de 400 mg 2 fois par jour. Dans l’ensemble, les effets indésirables signalés le plus fréquemment parmi les patients ayant reçu NORVIR seul ou en association avec d’autres antirétroviraux ont été des troubles gastro-intestinaux et neurologiques, notamment diarrhée, nausées,
vomissements, anorexie, douleurs abdominales (hautes et basses), troubles neurologiques (incluant paresthésie et paresthésie orale) et fatigue/asthénie. Des tableaux d’effets indésirables semblables ont été signalés chez des patients adultes ayant reçu NORVIR dans le cadre d’autres études.
Tableau 3 – Pourcentage de patients ayant présenté pendant le traitement des effets indésirablesa d’intensité modérée ou grave, les effets étant survenus chez ≥ 2 % des patients adultes traités par NORVIR
| Effets indésirables | Étude M94-247 Patients dont la maladie est à un stade avancéb | Étude M94-245 Patients n’ayant jamais été traitésc | Étude | |||||||
| M94-462 | ||||||||||
| Patients | ||||||||||
| n’ayant | ||||||||||
| jamais reçu | ||||||||||
| d’IPd | ||||||||||
| NORVIR (n = 541) | Placebo (n = 545) | NORVIR + | NORVIR (n = 117) | Zidovudine (n = 119) | NORVIRe + | |||||
| zidovudine | saquinavir | |||||||||
| (n = 116) | (n = 141) | |||||||||
| Organisme entier | ||||||||||
Douleurs abdominales | 8,3 | 5,1 | 5,2 | 6,0 | 5,9 | 2,1 | ||||
| Asthénie | 15,3 | 6,4 | 28,4 | 10,3 | 11,8 | 16,3 | ||||
| Fièvre | 5,0 | 2,4 | 1,7 | 0,9 | 1,7 | 0,7 | ||||
| Céphalées | 6,5 | 5,7 | 7,8 | 6,0 | 6,7 | 4,3 | ||||
| Malaise | 0,7 | 0,2 | 5,2 | 1,7 | 3,4 | 2,8 | ||||
| Douleurs (non précisées) | 2,2 | 1,8 | 0,9 | 1,7 | 0,8 | 4,3 | ||||
Appareil cardiovasculaire | ||||||||||
| Syncope | 0,6 | 0,0 | 0,9 | 1,7 | 0,8 | 2,1 | ||||
| Vasodilatation | 1,7 | 0,0 | 3,4 | 1,7 | 0,8 | 3,5 | ||||
| Appareil digestif | ||||||||||
| Anorexie | 7,8 | 4,2 | 8,6 | 1,7 | 4,2 | 4,3 | ||||
| Constipation | 0,2 | 0,4 | 3,4 | 0,0 | 0,8 | 1,4 | ||||
| Diarrhée | 23,3 | 7,9 | 25,0 | 15,4 | 2,5 | 22,7 | ||||
| Dyspepsie | 5,9 | 1,5 | 2,6 | 0,0 | 1,7 | 0,7 | ||||
| Incontinence fécale | 0,0 | 0,0 | 0,0 | 0,0 | 0,0 | 2,8 | ||||
| Flatulences | 1,7 | 0,7 | 2,6 | 0,9 | 1,7 | 3,5 | ||||
Anomalies de la fonction hépatique | 3,3 | 0,9 | 2,6 | 1,7 | 1,7 | 5,0 | ||||
| Irritation locale de la gorge | 2,8 | 0,4 | 0,9 | 1,7 | 0,8 | 1,4 | ||||
| Effets indésirables | Étude M94-247 Patients dont la maladie est à un stade avancéb | Étude M94-245 Patients n’ayant jamais été traitésc | Étude | |||||||
| M94-462 | ||||||||||
| Patients | ||||||||||
| n’ayant | ||||||||||
| jamais reçu | ||||||||||
| d’IPd | ||||||||||
| NORVIR (n = 541) | Placebo (n = 545) | NORVIR + | NORVIR (n = 117) | Zidovudine (n = 119) | NORVIRe + | |||||
| zidovudine | saquinavir | |||||||||
| (n = 116) | (n = 141) | |||||||||
| Nausées | 29,8 | 8,4 | 46,6 | 25,6 | 26,1 | 18,4 | ||||
| Vomissements | 17,4 | 4,4 | 23,3 | 13,7 | 12,6 | 7,1 | ||||
Métabolisme et nutrition | ||||||||||
| Augmentation du taux de créatine phosphokinase | 0,9 | 0,2 | 4,3 | 3,4 | 3,4 | N. D. | ||||
| Hyperlipidémie | 5,7 | 0,2 | 2,6 | 1,7 | 0,0 | 3,5 | ||||
| Perte pondérale | 2,4 | 1,7 | 0,0 | 0,0 | 0,0 | 0,0 | ||||
Appareil locomoteur | ||||||||||
| Arthralgie | 1,7 | 0,7 | 0,0 | 0,0 | 0,0 | 2,1 | ||||
| Myalgie | 2,4 | 1,1 | 1,7 | 1,7 | 0,8 | 2,1 | ||||
| Système nerveux | ||||||||||
| Anxiété | 1,7 | 0,9 | 0,9 | 0,0 | 0,8 | 2,1 | ||||
| Paresthésie péribuccale | 6,7 | 0,4 | 5,2 | 3,4 | 0,0 | 6,4 | ||||
| Confusion | 0,6 | 0,6 | 0,0 | 0,9 | 0,0 | 2,1 | ||||
| Dépression | 1,7 | 0,7 | 1,7 | 1,7 | 2,5 | 7,1 | ||||
| Étourdissements | 3,9 | 1,1 | 5,2 | 2,6 | 3,4 | 8,5 | ||||
| Insomnie | 2,0 | 1,8 | 3,4 | 2,6 | 0,8 | 2,8 | ||||
| Paresthésie | 3,0 | 0,4 | 5,2 | 2,6 | 0,0 | 2,1 | ||||
| Paresthésie périphérique | 5,0 | 1,1 | 0,0 | 6,0 | 0,8 | 5,7 | ||||
| Somnolence | 2,4 | 0,2 | 2,6 | 2,6 | 0,0 | 0,0 | ||||
| Troubles de la pensée | 0,9 | 0,4 | 2,6 | 0,0 | 0,8 | 0,7 | ||||
Appareil respiratoire | ||||||||||
| Pharyngite | 0,4 | 0,4 | 0,9 | 2,6 | 0,0 | 1,4 | ||||
Peau et annexes cutanées | ||||||||||
| Effets indésirables | Étude M94-247 Patients dont la maladie est à un stade avancéb | Étude M94-245 Patients n’ayant jamais été traitésc | Étude | |||||||
| M94-462 | ||||||||||
| Patients | ||||||||||
| n’ayant | ||||||||||
| jamais reçu | ||||||||||
| d’IPd | ||||||||||
| NORVIR (n = 541) | Placebo (n = 545) | NORVIR + | NORVIR (n = 117) | Zidovudine (n = 119) | NORVIRe + | |||||
| zidovudine | saquinavir | |||||||||
| (n = 116) | (n = 141) | |||||||||
| Éruption cutanée | 3,5 | 1,5 | 0,9 | 0,0 | 0,8 | 0,7 | ||||
| Transpiration | 1,7 | 1,1 | 3,4 | 2,6 | 1,7 | 2,8 | ||||
| Organe des sens | ||||||||||
| Altération du goût | 7,0 | 2,2 | 17,2 | 11,1 | 8,4 | 5,0 | ||||
Appareil génito- urinaire | ||||||||||
| Nycturie | 0,2 | 0,0 | 0,0 | 0,0 | 0,0 | 2,8 | ||||
a. Inclut les effets indésirables ayant au moins une relation possible avec le traitement (ou dont la relation est inconnue) et exclut les affections concomitantes rattachées au VIH. b. La durée médiane du traitement chez les patients qui ont été répartis de façon aléatoire pour recevoir une multithérapie antirétrovirale comportant NORVIR dans l’étude M94-247 était de 9,4 mois. c. La durée médiane du traitement chez les patients qui ont été répartis de façon aléatoire pour recevoir une multithérapie antirétrovirale comportant NORVIR dans l’étude M94-245 était de 9,1 mois. d. La durée médiane du traitement chez les patients de l’étude M94-462 était de 48 semaines. e. La dose de NORVIR, lorsqu‘il est administré en concomitance avec du saquinavir, a été réduite à 400 mg 2 fois par jour. Définitions : IP = inhibiteur de la protéase; N. D. = non disponible. | ||||||||||
Autres effets indésirables fréquents du médicament au cours des études cliniques
Le Tableau 4 présente la liste d’autres effets indésirables survenus pendant le traitement (ayant un lien possible ou probable avec le médicament à l’étude) chez ≥ 1 % des patients adultes ayant reçu NORVIR provenant des données cumulatives tirées des études de phases II à IV combinées.
Tableau 4 – Effets indésirables survenus pendant le traitement (ayant un lien possible ou probable avec le médicament à l’étude) chez ≥ 1 % des patients adultes ayant reçu NORVIR durant les études de phases II à IV combinées (N = 1 755)
| Effets indésirables | n | % |
| Troubles oculaires | ||
| Vision trouble | 113 | 6,4 |
| Troubles gastro-intestinaux | ||
| Douleurs abdominales (hautes et basses) | 464 | 26,4 |
| Diarrhée incluant un déséquilibre électrolytique sévère | 1 192 | 67,9 |
| Effets indésirables | n | % |
| Dyspepsie | 201 | 11,5 |
| Flatulences | 142 | 8,1 |
| Hémorragie gastro-intestinale | 41 | 2,3 |
| Reflux gastro-œsophagien (RGO) | 19 | 1,1 |
| Nausées | 1 007 | 57,4 |
| Vomissements | 559 | 31,9 |
| Troubles généraux et atteintes au point d’administration | ||
| Fatigue incluant l’asthénie | 811 | 46,2 |
| Troubles hépatobiliaires | ||
| Élévation de la bilirubine sérique (incluant la jaunisse) | 25 | 1,4 |
| Hépatite (incluant la hausse des taux d’AST, d’ALT et de GGT) | 153 | 8,7 |
| Troubles du système immunitaire | ||
| Hypersensibilité (incluant l’urticaire et l’œdème du visage) | 114 | 8,2 |
| Troubles du métabolisme et de la nutrition | ||
| Œdème et œdème périphérique | 110 | 6,3 |
| Goutte | 24 | 1,4 |
| Hypercholestérolémie | 52 | 3,0 |
| Hypertriglycéridémie | 158 | 9,0 |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Arthralgie et dorsalgie | 326 | 18,6 |
| Myopathie/hausse du taux de créatine phosphokinase | 66 | 3,8 |
| Myalgie | 156 | 8,9 |
| Troubles du système nerveux | ||
| Étourdissements | 274 | 15,6 |
| Dysgueusie | 285 | 16,2 |
| Paresthésie (incluant la paresthésie orale) | 889 | 50,7 |
| Neuropathie périphérique | 178 | 10,1 |
| Syncope | 58 | 3,3 |
Effets indésirables
| n | % | |
| Troubles psychiatriques | ||
| Confusion | 52 | 3,0 |
| Trouble de l’attention | 44 | 2,5 |
| Troubles rénaux et urinaires | ||
| Augmentation de la fréquence des mictions | 74 | 4,2 |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 380 | 21,7 |
| Douleur oropharyngée | 279 | 15,9 |
| Troubles de la peau et du tissu sous-cutané | ||
| Acné | 67 | 3,8 |
| Prurit | 214 | 12,2 |
| Éruptions cutanées (incluant les éruptions érythémateuse et maculopapuleuse) | 475 | 27,1 |
| Troubles vasculaires | ||
| Bouffées de chaleur, sensation de chaleur | 232 | 13,2 |
| Hypertension | 58 | 3,3 |
| Hypotension incluant l’hypotension orthostatique | 30 | 1,7 |
| Froideur des extrémités | 21 | 1,2 |
Définitions : AST = aspartate aminotransférase; ALT = alanine aminotransférase; GGT = gammaglutamyl transpeptidase.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
L’innocuité et les paramètres pharmacocinétiques de NORVIR n’ont pas été étudiés chez les enfants de moins de 2 ans. Bien qu’on ait beaucoup moins de données sur les patients infectés par le VIH âgés de 2 à 16 ans, le tableau d’effets indésirables observé au cours d’une étude clinique et après la commercialisation du produit est semblable au tableau observé chez les patients adultes.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables survenus chez moins de 2 % des patients adultes traités par NORVIR dans toutes les études de phase II et de phase III et considérés comme ayant au moins une relation possible avec le traitement (ou dont la relation est inconnue) et au moins d’intensité modérée sont énumérés ci-dessous par système organique.
| Organisme entier : | distension de l’abdomen, blessure accidentelle, cachexie, douleurs thoraciques, frissons, douleurs faciales, syndrome grippal, modification des taux hormonaux, hypothermie, douleurs rénales, douleurs au cou, raideur du cou, douleurs pelviennes, réaction de photosensibilité et douleurs thoraciques rétrosternales |
| Appareil cardiovasculaire : | troubles cardiovasculaires, ischémie cérébrale, thrombose veineuse cérébrale, hémorragie, migraines, infarctus du myocarde, palpitations, troubles vasculaires périphériques, phlébite, hypotension orthostatique, tachycardie et vasospasmes |
| Appareil digestif : | selles anormales, diarrhée sanguinolente, chéilite, cholangite, ictère cholestatique, colite, xérostomie (sécheresse de la bouche), dysphagie, éructations, ulcère œsophagien, œsophagite, gastrite, gastroentérite, troubles gastro-intestinaux, gingivite, coma hépatique, hépatomégalie, hépatosplénomégalie, iléite, iléus, atteinte hépatique, méléna, ulcérations buccales, candidose buccale, pancréatite, abcès périodontal, colite pseudomembraneuse, trouble du rectum, rectorragie, sialadénite, stomatite, ténesme, soif, œdème de la langue et colite ulcéreuse |
| Système endocrinien : | insuffisance corticosurrénalienne et diabète sucré |
| Systèmes hématopoïétique et lymphatique : | leucémie myéloblastique aiguë, anémie, ecchymose, leucopénie, lymphadénopathie, lymphocytose, syndrome myéloprolifératif et thrombocytopénie |
| Métabolisme et nutrition : | albuminurie, intolérance à l’alcool, avitaminose, élévation des taux d’azote uréique du sang, déshydratation, anomalie des enzymes, glycosurie et xanthomatose |
| Appareil locomoteur : | arthrite, arthrose, troubles osseux, douleurs osseuses, paralysie des muscles de l’orbite, troubles articulaires, crampes dans les jambes, crampes musculaires, faiblesse musculaire, myosite et secousses musculaires |
| Système nerveux : | rêves inhabituels, démarche anormale, agitation, amnésie, aphasie, ataxie, coma, convulsions, démence, dépersonnalisation, diplopie, labilité émotionnelle, euphorie, crises convulsives de type grand mal, hallucinations, hyperesthésie, hyperkinésie, hypoesthésie, manque de coordination, baisse de la libido, manie, nervosité, névralgie, neuropathie, paralysie, douleur neuropathique périphérique, neuropathie sensitive périphérique, troubles de la personnalité, troubles du sommeil, troubles de la parole, stupeur, hématome sous-dural, tremblements, rétention urinaire, vertiges et troubles vestibulaires |
| Appareil respiratoire : | asthme, bronchite, dyspnée, épistaxis, hoquet, hypoventilation, pneumonie interstitielle, œdème du larynx, troubles pulmonaires, rhinite et sinusite |
| Peau et annexes cutanées : | dermatite de contact, sécheresse de la peau, eczéma, érythème multiforme, dermatite exfoliative, folliculite, dermatite fongique, furonculose, molluscum contagiosum, onychomycose, psoriasis, éruptions pustuleuses, séborrhée, coloration anormale de la peau, affections cutanées, hypertrophie cutanée, mélanome et éruptions vésiculobulleuses |
| Organes des sens : | électro-oculogramme anormal, électrorétinogramme anormal, anomalies de la vision, amblyopie/vision trouble, blépharite, conjonctivite, otalgie, troubles oculaires, douleurs oculaires, atteinte de l’ouïe, augmentation de la sécrétion de cérumen, iritis, parosmie, photophobie, perte du goût, acouphène, uvéite, anomalie du champ visuel et affections du corps vitré |
| Appareil génito-urinaire : | insuffisance rénale aiguë, douleur aux seins, cystite, dysurie, hématurie, impuissance, calculs rénaux, insuffisance rénale, dysfonctionnement rénal, douleurs rénales, ménorragie, trouble pénien, polyurie, pyélonéphrite, urétrite, pollakiurie, infection des voies urinaires et vaginite |
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Le Tableau 5 montre le pourcentage de patients adultes qui ont présenté des anomalies marquées des résultats des analyses de laboratoire.
Tableau 5 – Pourcentage de patients adultes, par étude et par groupe de traitement, ayant présenté des anomalies des valeurs des paramètres hématologiques et biochimiques, les anomalies étant survenues chez ≥ 2 % des patients traités par NORVIR
| Variable | Limite | Étude M94-247 | Étude M94-245 Patients n’ayant jamais été traités | Étude M94-462 | |||||||||||||
| Patients dont la | Patients | ||||||||||||||||
| maladie est à un | n’ayant jamais | ||||||||||||||||
| stade avancé | reçu d’IP | ||||||||||||||||
| NORVIR (n = 541) | Placebo (n = 545) | NORVIR + | NORVIR (n = 117) | Zidovudine (n = 119) | NORVIR + | ||||||||||||
| zidovudine | saquinavir | ||||||||||||||||
| (n = 116) | (n = 141) | ||||||||||||||||
| Biochimie Supérieure | |||||||||||||||||
Phosphatase alcaline | > 550 UI/L | 2,3 | 2,2 | - | 0,9 | - | - | ||||||||||
| Variable | Limite | Étude M94-247 | Étude M94-245 Patients n’ayant jamais été traités | Étude M94-462 | |||||||||||||
| Patients dont la | Patients | ||||||||||||||||
| maladie est à un | n’ayant jamais | ||||||||||||||||
| stade avancé | reçu d’IP | ||||||||||||||||
| NORVIR (n = 541) | Placebo (n = 545) | NORVIR + | NORVIR (n = 117) | Zidovudine (n = 119) | NORVIR + | ||||||||||||
| zidovudine | saquinavir | ||||||||||||||||
| (n = 116) | (n = 141) | ||||||||||||||||
| Cholestérol | > 6,22 mmol/L | 36,5 | 8,0 | 30,7 | 44,8 | 9,3 | 65,2 | ||||||||||
| CK | > 1 000 UI/L | 9,1 | 6,3 | 9,6 | 12,1 | 11,0 | 9,9 | ||||||||||
| GGT | > 300 UI/L | 19,6 | 11,3 | 1,8 | 5,2 | 1,7 | 9,2 | ||||||||||
| Glucose | > 13,88 mmol/L | 0,9 | 1,3 | 2,6 | 0,9 | 0,8 | 0,7 | ||||||||||
| SGOT (AST) | > 180 UI/L | 6,4 | 7,0 | 5,3 | 9,5 | 2,5 | 7,8 | ||||||||||
| SGPT (ALT) | > 215 UI/L | 8,5 | 4,4 | 5,3 | 7,8 | 3,4 | 9,2 | ||||||||||
| Bilirubine totale | > 61,56 micromol/L | 1,3 | 0,2 | - | 0,9 | 0,8 | 2,1 | ||||||||||
| Triglycérides | > 9,04 mmol/L | 33,6 | 9,4 | 9,6 | 17,2 | 3,4 | 23,4 | ||||||||||
| Triglycérides | > 16,95 mmol/L | 12,6 | 0,4 | 1,8 | 2,6 | - | 11,3 | ||||||||||
| Triglycérides à jeun | > 16,95 mmol/L | 9,9 | 0,3 | 1,5 | 1,3 | - | - | ||||||||||
| Acide urique | > 713,76 micromol/L | 3,8 | 0,2 | - | - | - | 1,4 | ||||||||||
| Biochimie Inférieure | |||||||||||||||||
| Potassium | < 3,0 mEq/L | 3,0 | 2,0 | - | 1,7 | - | 2,1 | ||||||||||
| Hématologie Supérieure | |||||||||||||||||
| Éosinophiles | > 1,0 x 10⁹/L | 2,6 | 3,3 | - | 2,6 | 1,7 | 0,7 | ||||||||||
| Neutrophiles | > 20 x 109/L | 2,3 | 1,3 | - | - | - | - | ||||||||||
| Hématologie Inférieure | |||||||||||||||||
| Hématocrite | < 30 % | 17,3 | 22,0 | 2,6 | - | 0,8 | 0,7 | ||||||||||
| Hémoglobine | < 80 g/L | 3,8 | 3,9 | 0,9 | - | - | - | ||||||||||
| Neutrophiles | ≤ 0,5 x 10⁹/L | 6,0 | 8,3 | - | - | - | - | ||||||||||
| Variable | Limite | Étude M94-247 | Étude M94-245 Patients n’ayant jamais été traités | Étude M94-462 | |||||||||||||
| Patients dont la | Patients | ||||||||||||||||
| maladie est à un | n’ayant jamais | ||||||||||||||||
| stade avancé | reçu d’IP | ||||||||||||||||
| NORVIR (n = 541) | Placebo (n = 545) | NORVIR + | NORVIR (n = 117) | Zidovudine (n = 119) | NORVIR + | ||||||||||||
| zidovudine | saquinavir | ||||||||||||||||
| (n = 116) | (n = 141) | ||||||||||||||||
| Globules rouges | < 3,0 x 10¹²/L | 18,6 | 24,4 | 1,8 | - | 5,9 | - | ||||||||||
| Globules blancs | < 2,5 x 10⁹/L | 36,9 | 59,4 | - | 0,9 | 6,8 | 3,5 | ||||||||||
-
|
Définitions :
| IP = inhibiteurs de la protéase; CK = créatine phosphokinase; SGPT/ALT = sérum glutamopyruvique transaminase/alanine aminotransférase; SGOT/AST = sérum glutamo-oxalacétique transaminase/aspartate aminotransférase; GGT = gammaglutamyl transpeptidase. |
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été signalés après la commercialisation de NORVIR. Comme il s’agit de déclarations volontaires d’effets indésirables survenus dans une population dont on ignore la taille, il est impossible d’en estimer avec précision la fréquence ni d’établir un lien de causalité avec l’emploi de NORVIR.
Appareil cardiovasculaire : Des cas de bloc auriculoventriculaire du 1er, du 2e ou du 3e degré, ainsi que de bloc de branche droit ont été rapportés (voir 7 Mises en garde et précautions). Des cas d’infarctus du myocarde ont été signalés. On a signalé des manifestations cardiovasculaires et neurologiques quand NORVIR a été administré avec le disopyramide, la mexilétine, la néfazodone, la fluoxétine ou des β-bloquants. La possibilité d’une interaction médicamenteuse ne peut être exclue.
Système endocrinien : On a signalé des cas d’hyperglycémie chez des personnes avec ou sans antécédents de diabète.
On a signalé des cas de syndrome de Cushing et de suppression de la fonction surrénalienne chez des patients qui recevaient en concomitance NORVIR et du propionate de fluticasone, du budésonide ou de la triamcinolone.
Système sanguin et
lymphatique :
On a signalé une augmentation des saignements chez des patients atteints d’hémophilie de types A et B (voir 7 Mises en garde et précautions).
Système immunitaire : Syndrome inflammatoire de reconstitution immunitaire (voir 7 Mises en garde et précautions).
Troubles du métabolisme et
de la nutrition :
Des cas de déshydratation, généralement associée à des symptômes gastro-intestinaux et résultant parfois en hypotension, en syncope ou en insuffisance rénale ont été signalés. On a aussi signalé des cas de syncope, d’hypotension orthostatique et d’insuffisance rénale sans qu’il y ait de déshydratation connue.
L’administration concomitante de NORVIR et d’ergotamine ou de dihydroergotamine a été associée à une intoxication aiguë par l’ergot se caractérisant par des vasospasmes et l’ischémie des extrémités et d’autres tissus, notamment le système nerveux central.
Troubles du système
nerveux :
Des rapports postcommmercialisation font état de crises convulsives. On n’a pas établi de relations de cause à effet.
Troubles de l’appareil
reproducteur et des seins :
On a signalé des cas de ménorragie.
Troubles de la peau et du
tissu sous-cutané :
Syndrome de Stevens-Johnson et nécrolyse épidermique toxique.
9 Interactions médicamenteuses
9.1 Interactions médicamenteuses graves
Administration concomitante (saquinavir/NORVIR) : La dose recommandée de NORVIR
(ritonavir) est de 100 mg 2 fois par jour lorsqu’il est utilisé avec le saquinavir. Des doses plus élevées de NORVIR administrées en concomitance avec le saquinavir ont été associées à des effets indésirables sévères, principalement une acidocétose diabétique et des troubles hépatiques, particulièrement chez des patients qui présentaient déjà une affection hépatique.
- Administration concomitante (saquinavir/rifampine/NORVIR) : Il ne faut pas administrer le saquinavir et NORVIR simultanément avec la rifampine, à cause du risque d’hépatotoxicité grave (élévation du taux de transaminases hépatiques) lié à l’administration concomitante de ces 3 médicaments.
- Administration concomitante (tipranavir/NORVIR) : L’administration concomitante de tipranavir et de 200 mg de NORVIR a été associée à des cas d’hépatite clinique et de décompensation hépatique, dont certains ont été mortels. Il faut doubler de prudence chez les patients atteints d’une hépatite B chronique ou co-infectés par le virus de l’hépatite C (VHC), à cause du risque accru d’hépatotoxicité.
9.2 Aperçu des interactions médicamenteuses
Lorsque NORVIR est utilisé à titre de potentialisateur pharmacocinétique avec d’autres inhibiteurs de la protéase, consulter les renseignements thérapeutiques complets de ces derniers, y compris l’information sur les interactions médicamenteuses.
Ces exemples sont fournis à titre de guide et ne doivent pas être considérés comme une liste exhaustive de tous les médicaments pouvant interagir avec le ritonavir. Les professionnels de la santé doivent consulter les références appropriées pour connaître les renseignements complets.
Effets potentiels de NORVIR sur les médicaments administrés en concomitance
Le ritonavir est un inhibiteur de la CYP3A et peut augmenter les concentrations plasmatiques des médicaments qui sont principalement métabolisés par cette enzyme. Les médicaments qui sont fortement métabolisés par la CYP3A et qui subissent un métabolisme de premier passage important semblent les plus susceptibles de présenter une augmentation marquée de l’aire sous la courbe (ASC) (> 3 fois) lorsqu’ils sont administrés en concomitance avec du ritonavir. Par conséquent, l’administration de NORVIR est contre-indiquée en concomitance avec des médicaments dont la clairance dépend largement de la CYP3A et dont l’élévation des concentrations plasmatiques est associée à des manifestations graves et (ou) pouvant mettre la vie du patient en danger. L’administration de NORVIR en concomitance avec d’autres substrats de la CYP3A peut nécessiter un ajustement posologique ou une surveillance accrue comme on le montre au Tableau 6.
Le ritonavir inhibe également la CYP2D6, mais dans une moindre mesure que la CYP3A. L’administration concomitante de substrats de la CYP2D6 et de ritonavir pourrait entraîner des augmentations (jusqu’à 2 fois) de l’ASC de l’autre agent, ce qui pourrait nécessiter une réduction proportionnelle de la dose. Le ritonavir semble également induire la CYP3A, la CYP1A2, la CYP2C9, la CYP2C19 et la CYP2B6 ainsi que d’autres enzymes, y compris la glucuronosyltransférase. Par conséquent, des concentrations plasmatiques réduites des médicaments administrés en concomitance et la perte potentielle de leurs effets thérapeutiques pourraient signifier qu’il faudrait modifier la posologie de ces agents.
Lorsque l’on administre NORVIR en concomitance avec tout agent ayant une marge thérapeutique étroite, comme les anticoagulants, les anticonvulsivants et les antiarythmiques, il faut user de prudence.
Effets potentiels des médicaments administrés en concomitance sur NORVIR
On s’attend à ce que les agents qui accroissent l’activité de la CYP3A (p. ex. phénobarbital, carbamazépine, dexaméthasone, phénytoïne, rifampine et rifabutine) augmentent la clairance de NORVIR et, par conséquent, en fassent diminuer les concentrations plasmatiques. En outre, le tabagisme est associé à une diminution de 18 % de l’ASC des concentrations en fonction du temps du ritonavir.
9.3 Interactions médicament-comportement
Sans objet.
9.4 Interactions médicament-médicament
Le Tableau 6 contient les interactions médicamenteuses objectivées ou potentiellement significatives. Une modification de la dose ou du schéma posologique peut être recommandée d’après les interactions médicamenteuses objectivées lors d’études ou l’interaction anticipée (voir aussi 2 Contre-indications et Tableau 7 et Tableau 8 pour l’importance de l’interaction).
Les médicaments énumérés dans ce tableau le sont sur la base des études menées sur les interactions médicamenteuses, du signalement d’interactions médicamenteuses ou d’interactions potentielles selon
l’importance et la gravité de l’interaction (dans le cas des médicaments déterminés comme étant contre-indiqués).
Tableau 6 – Interactions médicamenteuses objectivées ou potentiellement significatives : Une modification de la dose ou du schéma posologique peut être recommandée d’après les interactions médicamenteuses objectivées lors d’études ou l’interaction anticipée.
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| Antiviraux (anti-VHC) | ||||
| Associations médicamenteuses contre le VHC : | ||||
| ombitasvir/paritaprévir/ ritonavir avec ou sans dasabuvira | ↑ paritaprévir | L’exposition au paritaprévir pourrait être augmentée lorsque celui-ci est administré en concomitance avec NORVIR; par conséquent, l’administration concomitante de NORVIR et de paritaprévir n’est pas recommandée. | ||
| Inhibiteurs de la protéase du VHC : | ||||
| siméprévira | ↑ siméprévir | Une étude pharmacocinétique a montré que l’administration concomitante de siméprévir à raison de 200 mg 1 f.p.j. et de NORVIR à raison de 100 mg 2 f.p.j. entraînait une augmentation des concentrations de siméprévir. L’administration concomitante de NORVIR et de siméprévir n’est pas recommandée. | ||
| glécaprévir/pibrentasvir | ↑ glécaprévir | L’administration concomitante avec le ritonavir n’est pas recommandée en raison du risque accru de hausse du taux d’ALT associée à l’augmentation de l’exposition au glécaprévir. | ||
| Antirétroviraux (anti-VIH) | ||||
| Inhibiteurs de la protéase du VIH : | ||||
fosamprénavir
↑ amprénavir
(↑ ASC, ↑ Cmax, ↑ Cmin)
Consulter la monographie du fosamprénavir pour connaître les renseignements complets sur l’administration concomitante de fosamprénavir à raison de 700 mg 2 f.p.j. et de NORVIR à raison de 100 mg 2 f.p.j. ou de fosamprénavir à raison de 1 400 mg 1 f.p.j. et de NORVIR à raison de 200 mg 1 f.p.j.
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| atazanavir | ↑ atazanavir (↑ ASC, ↑ Cmax, ↑ Cmin) | Les concentrations plasmatiques d’atazanavir obtenues avec l’administration d’atazanavir à raison de 300 mg 1 f.p.j. et de NORVIR à raison de 100 mg 1 f.p.j. sont supérieures à celles obtenues avec l’administration d’atazanavir à raison de 400 mg 1 f.p.j. Consulter la monographie de l’atazanavir pour connaître les renseignements complets sur l’administration concomitante d’atazanavir à raison de 300 mg 1 f.p.j. et de NORVIR à raison de 100 mg 1 f.p.j. | ||
| darunavir | ↑ darunavir (↑ ASC, ↑ Cmax, ↑ Cmin) | Consulter la monographie du darunavir pour connaître les renseignements complets sur l’administration concomitante de darunavir à raison de 600 mg 2 f.p.j. et de NORVIR à raison de 100 mg 2 f.p.j. | ||
indinavira nelfinavir | ↑ indinavir (↑ ASC, ↑ Cmax, ↑ Cmin) ↑ M8 (principal métabolite actif du nelfinavir) | Modification des concentrations lorsque des doses réduites d’indinavir sont administrées en concomitance avec une dose réduite de NORVIR. L’innocuité et l’efficacité de cette association médicamenteuse n’ont pas été établies. Le risque de lithiase rénale peut être accru lorsque des doses d’indinavir égales ou supérieures à 800 mg 2 f.p.j. sont administrées en concomitance avec NORVIR. L’hydratation et le suivi adéquats du patient s’imposent. NORVIR augmente les concentrations du principal métabolite actif du nelfinavir, M8. Cette interaction semble être attribuable à l’inhibition et à l’induction du métabolisme par le cytochrome P450. | ||
saquinavir ↑ saquinavir
(↑ ASC, ↑ Cmax, ↑ Cmin)
La posologie recommandée est de 1 000 mg de saquinavir administrés en concomitance avec NORVIR à raison de 100 mg 2 f.p.j. pris dans les 2 heures suivant un repas. Il peut être nécessaire d’ajuster la dose de ces
médicaments s’ils sont administrés en
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| tipranavir | ↑ tipranavir (↑ ASC, ↑ Cmax, ↑ Cmin) | concomitance avec d’autres inhibiteurs de la protéase du VIH. Il ne faut pas administrer de saquinavir et NORVIR simultanément avec de la rifampine, à cause du risque d’hépatotoxicité grave (élévation du taux de transaminases hépatiques) lié à l’administration concomitante de ces 3 médicaments. Dans certains cas, l’administration concomitante de saquinavir et de NORVIR a provoqué des effets indésirables sévères, principalement une acidocétose diabétique et des troubles hépatiques, particulièrement chez les patients qui présentaient déjà une affection hépatique. Consulter la monographie du saquinavir pour connaître les renseignements thérapeutiques. Consulter la monographie du tipranavir pour connaître les renseignements complets sur l’administration concomitante de tipranavir à raison de 500 mg 2 f.p.j. et de NORVIR à raison de 200 mg 2 f.p.j. | ||
| Inhibiteurs nucléosidiques de la transcriptase inverse : | ||||
| didanosine | ↓ didanosine | L’administration de didanosine et de NORVIR doit être espacée de 2,5 heures pour éviter toute incompatibilité entre les 2 médicaments. | ||
| ténofovir | ↑ ténofovir | Il a été montré que l’administration concomitante de l’association lopinavir/ritonavir augmentait les concentrations de ténofovir. L’augmentation des concentrations de ténofovir pourrait accroître les effets indésirables associés au ténofovir, notamment les troubles rénaux. Il convient de surveiller la survenue d’effets indésirables liés au ténofovir chez les patients qui prennent NORVIR en concomitance avec du fumarate de ténofovir disoproxil. Consulter | ||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| la monographie du ténofovir pour obtenir de plus amples renseignements. | ||||
| Inhibiteurs non nucléosidiques de la transcriptase inverse : | ||||
delavirdinea éfavirenz | ↑ ritonavir ↔ delavirdine ↑ éfavirenz | Il faut envisager de réduire la dose de NORVIR lorsqu’on administre ce dernier en association avec de la delavirdine. NORVIR ne semble pas modifier le comportement pharmacocinétique de la delavirdine, d’après les comparaisons avec les données historiques. L’innocuité et l’efficacité de cette association médicamenteuse (delavirdine/NORVIR) n’ont pas été établies. Chez des volontaires sains ayant reçu 500 mg de NORVIR 2 f.p.j. avec 600 mg d’éfavirenz 1 f.p.j., l’ASC de l’éfavirenz à l’état d’équilibre s’est accrue de 21 %. On a aussi observé une augmentation parallèle de 17 % de l’ASC de NORVIR. | ||
| Inhibiteurs de l’intégrase : | ||||
| raltégravir | ↓ raltégravir | Une étude pharmacocinétique a montré que l’administration concomitante de NORVIR à raison de 100 mg 2 f.p.j. et d’une dose unique de 400 mg de raltégravir entraînait une réduction des concentrations plasmatiques de raltégravir. | ||
| Antagonistes du CCR5 : | ||||
| maraviroc | ↑ maraviroc (↑ ASC, ↑ Cmax, ↑ Cmin) | L’administration concomitante de maraviroc et de doses réduites de NORVIR augmente les concentrations plasmatiques de maraviroc. Il faut donc diminuer la dose de maraviroc lors de l’administration de maraviroc en concomitance avec NORVIR. Consulter la monographie du maraviroc pour connaître les renseignements complets sur l’administration concomitante de maraviroc à raison de 150 mg 2 f.p.j. et de NORVIR. | ||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| Autres agents | ||||
| Antagonistes des récepteurs-alpha1-adrénergiques : | ||||
| alfuzosine | ↑ alfuzosine | D’après les résultats d’une étude d’interactions médicamenteuses avec le kétoconazole, un autre puissant inhibiteur de la CYP3A4, on s’attend à une augmentation significative des concentrations d’alfuzosine lorsque NORVIR est administré en concomitance, à raison de 600 mg 2 f.p.j. Par conséquent, l’administration d’alfuzosine en concomitance avec NORVIR est contre-indiquée (voir 2 Contre-indications). | ||
| Analgésiques, narcotiques : | ||||
fentanyl tramadol propoxyphènea méthadone | ↑ fentanyl ↑ tramadol ↑ propoxyphène ↓ méthadone | Comme NORVIR inhibe la CYP3A4, on s’attend à ce qu’il augmente les concentrations plasmatiques de fentanyl, de tramadol et de propoxyphène. Il est recommandé de surveiller étroitement les effets thérapeutiques et indésirables (y compris la dépression respiratoire) lorsque NORVIR est administré en concomitance avec le fentanyl, notamment sous forme de préparation transdermique, transmucosale ou à libération prolongée. Il faut utiliser le tramadol et le propoxyphène avec prudence et il peut être nécessaire de réduire la dose de ces médicaments. Il peut être nécessaire d’augmenter la dose de méthadone. | ||
| Anesthésiques : | ||||
| mépéridine | ↓ mépéridine ↑ normépéridine (métabolite) | Il n’est pas recommandé d’augmenter la dose de mépéridine ni d’en prolonger l’utilisation en association avec NORVIR, vu l’augmentation des concentrations de son métabolite, la normépéridine, qui a à la fois un effet analgésique et un effet stimulant sur | ||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| le système nerveux central (SNC) (p. ex. les convulsions). | ||||
| Antiarythmiques : | ||||
disopyramide, lidocaïne (à action générale), mexilétine amiodarone, bépridila, dronédarone, flécaïnide, propafénone, quinidinea | ↑ antiarythmiques ↑ antiarythmiques | Il faut s’attendre à une augmentation des concentrations plasmatiques de ces médicaments lorsqu’ils sont administrés en concomitance avec NORVIR. Il faut donc les utiliser avec prudence et il peut être nécessaire de réduire leur dose. L’administration concomitante peut entraîner des réactions graves et (ou) pouvant mettre la vie du patient en danger, comme une arythmie. Par conséquent, l’utilisation de ces antiarythmiques en concomitance avec NORVIR est contre-indiquée (voir 2 Contre-indications). | ||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| Antibactériens : | ||||
| acide fusidique | ↑ acide fusidique ↑ ritonavir ↑ délamanid ↑ bédaquiline | On s’attend à ce que l’administration concomitante d’inhibiteurs de la protéase du VIH, notamment de NORVIR, et d’acide fusidique, entraîne une augmentation de la concentration d’acide fusidique, ainsi que des inhibiteurs de la protéase dans le plasma (voir 2 Contre-indications). L’administration concomitante de délamanid et d’un inhibiteur puissant de la CYP3A (NORVIR) pourrait légèrement augmenter l’exposition au métabolite du délamanid, qui a été associé à un allongement de l’intervalle QTc. Par conséquent, si l’administration concomitante de délamanid et de ritonavir est jugée nécessaire, une surveillance électrocardiographique (ÉCG) fréquente est recommandée tout au long de la période de traitement par le délamanid. [Module 2.5 Clinical Overview R&D/15/0603, Section 2.5.5.3] L’administration concomitante de bédaquiline et d’inhibiteurs puissants de la CYP3A4 pourrait augmenter l’exposition générale à la bédaquiline, ce qui pourrait accroître le risque d’effets indésirables liés à la bédaquiline. Il faut administrer la bédaquiline avec prudence lorsqu’il s’utilise en concomitance avec NORVIR,et cela, seulement si les bienfaits d’une telle utilisation l’emportent sur les risques. [Module 2.5 Clinical Overview R&D/15/0047, Section 2.5.3] | ||
| Anticancéreux : | ||||
| abémaciclib, apalutamide, dasatinib, encorafénib, ibrutinib, ivosidénib, | ↑ anticancéreux | Les concentrations sériques des anticancéreux augmentent s’ils sont administrés en concomitance avec NORVIR, ce qui peut | ||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| nératinib, nilotinib, vincristine, vinblastine | entraîner un risque accru d’effets indésirables, certains pouvant être graves. L’administration concomitante de NORVIR et d’ibrutinib n’est pas recommandée en raison de l’augmentation attendue de l’exposition à l’ibrutinib, qui pourrait entraîner un risque de syndrome de lyse tumorale. L’administration concomitante de NORVIR et de dasatinib devrait être évitée en raison de l’augmentation attendue de l’exposition au dasatinib. Si NORVIR doit être administré en concomitance avec le dasatinib, il faut envisager une surveillance étroite des signes de toxicité et une réduction de la dose de dasatinib (voir la monographie de SPRYCEL). L’administration concomitante de NORVIR et d’encorafénib devrait être évitée en raison de l’augmentation potentielle de l’exposition à l’encorafénib, ce qui pourrait accroître le risque d’effets indésirables graves comme l’allongement de l’intervalle QT. Si NORVIR doit être administré en concomitance avec l’encorafénib, on doit modifier la dose de l’encorafénib selon les recommandations de la monographie de l’encorafénib. L’administration concomitante de NORVIR et de nilotinib devrait être évitée en raison de l’augmentation attendue de l’exposition au nilotinib. Si NORVIR doit être administré en concomitance avec le nilotinib, il est recommandé de surveiller étroitement un éventuel allongement de l’intervalle QT (voir la monographie de TASIGNA). L’administration concomitante de NORVIR et d’apalutamide est contre-indiquée. | |||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
L’administration concomitante de NORVIR et d’abémaciclib devrait être évitée en raison de l’augmentation attendue de l’exposition à l’abémaciclib. Si NORVIR doit être administré en concomitance avec l’abémaciclib, il faut envisager une surveillance étroite des signes de toxicité et une réduction de la dose d’abémaciclib (voir la monographie de VERZENIO). L’administration concomitante de NORVIR et de nératinib est contre-indiquée en raison de l’augmentation attendue de l’exposition au nératinib (voir 2 Contre-indications). L’administration concomitante de NORVIR et d’ivosidénib pourrait augmenter l’exposition à l’ivosidénib, ce qui pourrait accroître le risque d’effets indésirables graves, tels que l’allongement de l’intervalle QT. Si NORVIR doit être administré en concomitance avec l’ivosidénib, il faut envisager une surveillance étroite de l’allongement de l’intervalle QTc et une réduction de la dose d’ivosidénib (voir la monographie de TIBSOVO). | ||||
| vénétoclax | ↑ vénétoclax | L’utilisation concomitante de puissants inhibiteurs de la CYP3A, comme NORVIR, et du vénétoclax peut augmenter le risque de syndrome de lyse tumorale à l’instauration du traitement et pendant la période d’augmentation graduelle de la dose (voir 2 Contre-indications). Dans le cas des patients qui ont terminé la phase d’augmentation graduelle de la dose et qui reçoivent une dose quotidienne constante de vénétoclax, réduire la dose du vénétoclax d’au moins 75 % lorsqu’il est utilisé en concomitance avec des inhibiteurs de la CYP3A (voir la monographie de VENCLEXTA). | ||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| Anticoagulants : | ||||
| rivaroxaban | ↑ rivaroxaban | Une étude a montré que l’administration concomitante de NORVIR et de rivaroxaban augmentait l’exposition au rivaroxaban, ce qui peut entraîner un risque de saignements accrus. L’emploi concomitant de NORVIR et de rivaroxaban est contre-indiqué (voir 2 Contre-indications). | ||
| warfarine | ↓ R-warfarine ↓ ↑ S-warfarine | Il est recommandé de surveiller fréquemment le rapport international normalisé (RIN) au début du traitement, lorsque NORVIR est administré en concomitance avec de la warfarine. | ||
| Anticonvulsivants : | ||||
clonazépam éthosuximide divalproex lamotrigine | ↑ clonazépam ↑ éthosuximide ↓ divalproex ↓ lamotrigine | Il faut s’attendre à une augmentation des concentrations plasmatiques de clonazépam et d’éthosuximide lorsque ces médicaments sont administrés en concomitance avec NORVIR. Il faut donc les utiliser avec prudence et il peut être nécessaire de réduire leur dose. Il faut s’attendre à une diminution des concentrations plasmatiques de divalproex et de lamotrigine lorsque ces médicaments sont administrés en concomitance avec NORVIR. Il faut donc les utiliser avec prudence et il peut être nécessaire d’augmenter leur dose. | ||
carbamazépine, phénobarbital, phénytoïne | ↑ carbamazépine ↓ phénytoïne ↓ ritonavir | Il faut s’attendre à une augmentation des concentrations plasmatiques de carbamazépine lorsque ce médicament est administré en concomitance avec NORVIR. Il faut donc l’utiliser avec prudence et il peut être nécessaire de réduire sa dose. Il faut s’attendre à une diminution des concentrations plasmatiques de phénytoïne lorsque ce médicament est administré en concomitance avec NORVIR. Il faut donc l’utiliser avec prudence et il peut être nécessaire d’augmenter sa dose. | ||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| Il faut s’attendre à ce que la carbamazépine, le phénobarbital et la phénytoïne, qui accroissent l’activité de la CYP3A, augmentent la clairance de NORVIR et, par conséquent, en fassent diminuer les concentrations plasmatiques. Il faut donc utiliser ces médicaments avec prudence et il peut être nécessaire d’ajuster la dose de NORVIR. | ||||
| Antidépresseurs : | ||||
amitriptyline, clomipramine, fluoxétine, imipramine, maprotiline, néfazodone, nortriptyline, paroxétine, sertraline, trimipramine, venlafaxine bupropion désipramine trazodone | ↑ antidépresseurs ↓ bupropion ↑ désipramine ↑ trazodone | Lorsqu’il est administré comme agent antirétroviral, NORVIR peut inhiber la CYP2D6 et entraîner une exposition plasmatique accrue à ces médicaments. On ne s’attend pas à ce que l’utilisation de NORVIR à titre de potentialisateur pharmacocinétique provoque des augmentations d’importance clinique des substrats de la CYP2D6. Il faut donc les utiliser avec prudence et il peut être nécessaire de diminuer leur dose. Le bupropion est métabolisé principalement par la CYP2B6. L’administration concomitante de bupropion et de doses répétées de NORVIR diminue les concentrations de bupropion. Une étude a montré que l’administration concomitante de NORVIR et de désipramine augmentait l’exposition à la désipramine. Il est recommandé de réduire la dose et de surveiller la concentration de désipramine. L’emploi concomitant de NORVIR et de la trazodone accroît les concentrations de trazodone. Les effets indésirables suivants ont été observés : nausées, étourdissements, hypertension et syncope. La prudence s’impose si l’on administre de la trazodone avec un inhibiteur de la CYP3A4, comme NORVIR, et on doit envisager de réduire la dose de trazodone. | ||
| Antiémétiques : | ||||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| dronabinol | ↑ dronabinol | Il faut s’attendre à une augmentation des concentrations plasmatiques de dronabinol lorsque ce médicament est administré en concomitance avec NORVIR. Il faut donc l’utiliser avec prudence et il peut être nécessaire de réduire sa dose. | ||
| Antifongiques : | ||||
kétoconazole itraconazole | ↑ kétoconazole ↑ itraconazole | Il n’est pas recommandé d’administrer de fortes doses de kétoconazole ou d’itraconazole (> 200 mg/jour). | ||
| Antigoutteux : | ||||
| colchicine | ↑ colchicine | En présence d’insuffisance rénale et (ou) hépatique :
| ||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| donnée en 2 prises de 0,3 mg). | ||||
| Anti-infectieux : | ||||
| clarithromycine | ↑ clarithromycine | En présence d’insuffisance rénale, il convient d’envisager les ajustements posologiques suivants :
| ||
| Antimycobactériens : | ||||
rifabutine rifampine | ↑ rifabutine et son métabolite ↓ ritonavir ↓ ritonavir | Il est recommandé de réduire la dose habituelle de rifabutine (300 mg/jour) d’au moins 75 % (p. ex. donner une dose de 150 mg tous les 2 jours ou 3 fois par semaine). Il peut être nécessaire de réduire davantage la dose de rifabutine. Peut entraîner une perte de la réponse virologique. Envisager l’administration d’un autre antimycobactérien, comme la rifabutine (voir Antimycobactériens : rifabutine, pour les recommandations sur la réduction de la dose). | ||
| Antiparasitaires : | ||||
atovaquone quinine | ↓ atovaquone ↑ quinine | Il faut s’attendre à une diminution des concentrations plasmatiques d’atovaquone lorsque ce médicament est administré en concomitance avec NORVIR. Il faut donc l’utiliser avec prudence et il peut être nécessaire d’augmenter sa dose. Il faut s’attendre à une augmentation des concentrations plasmatiques de quinine lorsque ce médicament est administré en | ||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| concomitance avec NORVIR. Il faut donc l’utiliser avec prudence et il peut être nécessaire de diminuer sa dose. | ||||
| Anxiolytiques/sédatifs/hypnotiques : | ||||
| midazolam, voie oralea | ↑ midazolam | Le midazolam est principalement métabolisé par la CYP3A4. Les augmentations de la concentration de midazolam devraient être beaucoup plus importantes lorsque le médicament est administré par voie orale que lorsqu’il est administré par voie parentérale. Par conséquent, l’administration concomitante de NORVIR et de midazolam par voie orale est contre-indiquée (voir 2 Contre-indications). | ||
midazolam, voie parentérale buspirone, clorazépate, diazépam, estazolama, flurazépam, zolpidem | ↑ midazolam ↑ Anxiolytiques/sédatifs/ hypnotiques | L’utilisation concomitante de midazolam par voie parentérale et de NORVIR peut augmenter les concentrations plasmatiques de midazolam. L’administration concomitante doit être effectuée dans un cadre permettant une étroite surveillance clinique et une prise en charge médicale appropriée en cas de dépression respiratoire et (ou) de sédation prolongée. Une diminution de la posologie du midazolam doit être envisagée, en particulier si plus d’une dose de midazolam est administrée. Il faut s’attendre à une augmentation des concentrations plasmatiques de ces médicaments lorsqu’ils sont administrés en concomitance avec NORVIR. Il faut donc les utiliser avec prudence et il peut être nécessaire de diminuer leur dose. | ||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| Bêta-bloquants : | ||||
| métoprolol, timolol | ↑ bêta-bloquants | Il faut s’attendre à une augmentation des concentrations plasmatiques de ces médicaments lorsqu’ils sont administrés en concomitance avec NORVIR. Il faut donc les utiliser avec prudence et il peut être nécessaire de diminuer leur dose. | ||
| Bronchodilatateurs : | ||||
| théophylline | ↓ théophylline | Il peut être nécessaire d’augmenter la posologie de théophylline; il faut envisager la surveillance du traitement. | ||
| Inhibiteurs calciques : | ||||
| diltiazem, nifédipine, vérapamil | ↑ inhibiteurs calciques | Il faut s’attendre à une augmentation des concentrations plasmatiques de ces médicaments lorsqu’ils sont administrés en concomitance avec NORVIR. Il faut donc les utiliser avec prudence et il peut être nécessaire de diminuer leur dose. | ||
| Corticostéroïdes : | ||||
propionate de fluticasone, budésonide, triamcinolone
↑ fluticasone ↑ budésonide ↑ triamcinolone
| L’administration concomitante de NORVIR et de propionate de fluticasone, de budésonide, de triamcinolone ou d’autres glucocorticoïdes inhalés, injectables ou intranasaux qui sont métabolisés par la CYP3A4 n’est pas recommandée, à moins que les bienfaits possibles pour le patient ne l’emportent sur le risque d’effets généraux liés à la corticothérapie, incluant le syndrome de Cushing et une suppression de la fonction surrénalienne. L’utilisation concomitante de NORVIR et de propionate de fluticasone, de budésonide ou de triamcinolone peut augmenter considérablement les concentrations plasmatiques de propionate de fluticasone, de budésonide ou de triamcinolone et réduire les concentrations sériques de cortisol. Il faut envisager des |
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| solutions de rechange au propionate de fluticasone, au budésonide ou à la triamcinolone, surtout en cas de traitement de longue durée. | ||||
| dexaméthasone | ↑ dexaméthasone ↓ ritonavir | Il faut s’attendre à ce que la dexaméthasone, qui accroît l’activité de la CYP3A, augmente la clairance de NORVIR et, par conséquent, en fasse diminuer les concentrations plasmatiques. Il faut s’attendre à une augmentation des concentrations plasmatiques de dexaméthasone et de prednisone lorsque ces médicaments sont administrés en concomitance avec NORVIR. Il faut donc les utiliser avec prudence et il peut être nécessaire d’ajuster leur dose. | ||
| prednisone | ↑ prednisone | |||
| digoxine | ↑ digoxine | Un rapport publié dans la littérature signale que l’administration concomitante de NORVIR (300 mg toutes les 12 heures) et de digoxine a entraîné une augmentation significative des concentrations de digoxine. Il faut faire preuve de prudence lorsque l’on administre NORVIR en concomitance avec de la digoxine et effectuer le suivi adéquat des concentrations plasmatiques de digoxine. | ||
| Antagonistes des récepteurs de l’endothéline : | ||||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| bosentan | ↑ bosentan | Administration en concomitance de bosentan aux patients qui prennent déjà NORVIR depuis au moins 10 jours : Commencer avec 62,5 mg 1 f.p.j. ou tous les 2 jours, selon la tolérance du patient. Administration en concomitance de NORVIR aux patients prenant du bosentan : Cesser l’administration de bosentan au moins 36 heures avant de commencer à donner NORVIR. Au moins 10 jours après le début du traitement par NORVIR, recommencer à administrer le bosentan à raison de 62,5 mg 1 f.p.j. ou tous les 2 jours, selon la tolérance du patient. | ||
| Antagonistes des récepteurs de l’hormone de libération des gonadotrophines (GnRH) | ||||
| élagolix | ↑ élagolix | L’administration en concomitance d’élagolix et de NORVIR pourrait augmenter l’exposition à l’élagolix en raison de l’inhibition de la CYP3A et de la glycoprotéine P (P-gp). Les effets indésirables graves connus de l’élagolix sont, entre autres, les idées suicidaires et l’élévation du taux de transaminases hépatiques. De plus, l’élagolix est un inducteur faible ou modéré de la CYP3A, ce qui peut diminuer l’exposition à NORVIR. Consulter la monographie de l’élagolix pour connaître les renseignements posologiques concernant l’administration en concomitance avec des inhibiteurs puissants de la CYP3A4. | ||
| Hypolipidémiants, inhibiteurs de l’HMG-CoA réductase : | ||||
lovastatine, simvastatine ↑ lovastatine,
simvastatine
Étant donné que le métabolisme de la simvastatine et de la lovastatine, des inhibiteurs de la HMG-CoA réductase, est fortement dépendant de la CYP3A, l’administration concomitante de NORVIR et de simvastatine ou de lovastatine est contre-indiquée en raison du risque accru de myopathie, y compris de rhabdomyolyse (voir 2 Contre-indications).
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
lomitapide atorvastatine, rosuvastatine | ↑ lomitapide ↑ atorvastatine, rosuvastatine | Le lomitapide est un substrat sensible de la CYP3A4. Les inhibiteurs de la CYP3A4 augmentent l’exposition au lomitapide, d’environ 27 fois dans le cas des inhibiteurs puissants. L’administration concomitante de lomitapide et d’inhibiteurs modérés ou puissants de la CYP3A4 est contre-indiquée. La prudence s’impose et une réduction de la posologie doit être envisagée si NORVIR est administré en concomitance avec l’atorvastatine, qui est métabolisée à un moindre degré par la CYP3A4. Bien que l’élimination de la rosuvastatine ne dépende pas de la CYP3A, une augmentation de l’exposition à la rosuvastatine a été rapportée lorsque celle-ci est administrée en concomitance avec NORVIR. Donner la dose d’atorvastatine ou de rosuvastatine la plus faible et surveiller étroitement le patient pour déceler les signes et les symptômes de myopathie ou de rhabdomyolyse. Si un traitement par un inhibiteur de l’HMG-CoA réductase est indiqué, il est recommandé d’utiliser la pravastatine ou la fluvastatine. | ||
| Immunosuppresseurs : | ||||
| cyclosporine, évérolimus, tacrolimus, rapamycinea | ↑ immunosuppresseurs | Il est recommandé de surveiller les concentrations thérapeutiques des immunosuppresseurs lorsqu’ils sont administrés en concomitance avec NORVIR. | ||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| Inhibiteurs de kinases (voir aussi Anticancéreux ci-dessus) : | ||||
| fostamatinib | ↑ fostamatinib | L’administration du fostamatinib en concomitance avec NORVIR pourrait augmenter l’exposition au métabolite R406 du fostamatinib, ce qui pourrait entraîner des effets indésirables liés à la dose, comme une hépatotoxicité et une neutropénie. Surveiller l’apparition de tout signe de toxicité du fostamatinib qui pourrait exiger une modification de la dose de ce médicament (voir la monographie du fostamatinib). | ||
| Neuroleptiques/antipsychotiques : | ||||
| lurasidone | ↑ lurasidone | En raison de l’inhibition de la CYP3A par NORVIR, on s’attend à une augmentation des concentrations de lurasidone. L’administration concomitante de lurasidone et de NORVIR est contre-indiquée (voir 2 Contre-indications). | ||
perphénazine, rispéridone, thioridazinea pimozide | ↑ neuroleptiques ↑ pimozide | Lorsqu’il est administré comme agent antirétroviral, NORVIR peut inhiber la CYP2D6 et entraîner ainsi une augmentation de la concentration plasmatique de la perphénazine, de la rispéridone et de la thioridazine. Lorsqu’il est administré à titre de potentialisateur pharmacocinétique, NORVIR ne devrait pas entraîner d’augmentations d’importance clinique des substrats de la CYP2D6. Il faut donc les utiliser avec prudence et il peut être nécessaire de diminuer leur dose. | ||
| L’administration concomitante de NORVIR et de pimozide est contre-indiquée, car elle peut entraîner des réactions graves et (ou) mettant la vie en danger, telles que des arythmies (voir 2 Contre-indications). | ||||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
| quétiapine | ↑ quétiapine | En raison de l’inhibition de la CYP3A par NORVIR (ritonavir), l’administration concomitante de NORVIR et de quétiapine peut entraîner une augmentation des concentrations de quétiapine. Des effets indésirables graves et potentiellement mortels liés à la quétiapine ont été signalés avec des inhibiteurs de la CYP3A. NORVIR ne doit pas être administré en association avec la quétiapine. Une surveillance peut s’avérer nécessaire et la dose peut être réduite au besoin. | ||
| Contraceptifs oraux ou timbre contraceptif : | ||||
| éthinylœstradiol | ↓ éthinylœstradiol | Il peut être nécessaire d’envisager une augmentation de la dose ou le recours à d’autres moyens de contraception. | ||
| Inhibiteurs de la PDE5 : | ||||
| avanafila, sildénafil, tadalafil, vardénafil | ↑ avanafil ↑ sildénafil ↑ tadalafil ↑ vardénafil | Il faut faire particulièrement attention lors de la prescription d’inhibiteurs de la PDE5 dans le traitement de la dysfonction érectile à des patients recevant NORVIR. On s’attend à ce que l’administration concomitante de NORVIR et de ces médicaments produise une hausse marquée des concentrations de ceux-ci, ce qui pourrait amplifier les effets indésirables associés à ces derniers, notamment : hypotension, syncope, troubles visuels et priapisme. Emploi d’inhibiteurs de la PDE5 contre la dysfonction érectile On peut utiliser le sildénafil avec prudence à des doses réduites (25 mg toutes les 48 heures), en surveillant étroitement la survenue d’effets indésirables. On peut utiliser le tadalafil avec prudence à des doses réduites (10 mg toutes les | ||
Classe du médicament concomitant : Nom du médicament | Effet sur la | Commentaires cliniques | ||
| concentration de | ||||
| NORVIR ou du | ||||
| médicament | ||||
| concomitant | ||||
72 heures), en surveillant étroitement la survenue d’effets indésirables. L’administration en concomitance de vardénafil et de NORVIR est contre-indiquée chez les patients atteints de dysfonction érectile (voir 2 Contre-indications). L’administration en concomitance d’avanafil et de NORVIR est contre-indiquée parce qu’un schéma posologique sûr et efficace pour l’avanafil n’a pas été établi. Emploi d’inhibiteurs de la PDE5 contre l’hypertension artérielle pulmonaire L’administration concomitante de NORVIR et de tadalafil pour traiter l’hypertension artérielle pulmonaire n’est pas recommandée. L’administration en concomitance de sildénafil ou de vardénafil et de NORVIR est contre-indiquée chez les patients atteints d’hypertension artérielle pulmonaire (voir 2 Contre-indications). | ||||
| Stimulants : | ||||
| méthamphétamine | ↑ méthamphétamine | Lorsqu’il est administré comme agent antirétroviral, NORVIR peut inhiber la CYP2D6 et entraîner ainsi une augmentation de la concentration plasmatique de l’amphétamine et de ses dérivés. Lorsqu’il est administré à titre de potentialisateur pharmacocinétique, NORVIR ne devrait pas entraîner d’augmentations d’importance clinique des substrats de la CYP2D6. Il faut donc les utiliser avec prudence et il peut être nécessaire de diminuer leur dose. | ||
a. Produit non commercialisé au Canada ↑ indique une augmentation; ↓ indique une diminution; ↔ indique l’absence de changement. Définition : f.p.j. = fois par jour | ||||
Évaluation des interactions médicamenteuses
Pour plus de détails sur le comportement pharmacocinétique du ritonavir, consulter la section 10.3 Pharmacocinétique.
Les effets de l’administration concomitante de ritonavir sur l’ASC, la Cmax et la Cmin sont résumés au Tableau 7 et au Tableau 8.
Tableau 7 – Interactions médicamenteuses : Paramètres pharmacocinétiques du ritonavir administré en concomitance avec d’autres médicaments (voir le Tableau 6 pour connaître les modifications recommandées de la dose ou du schéma posologique)
| Médicament concomitant | Dose du | Dose de NORVIR | n | ASC (%) (IC à 95 %) | Cmax (%) (IC à 95 %) | Cmin (%) (IC à 95 %) | ||
| médicament | ||||||||
| concomitant | ||||||||
| Antidépresseur | ||||||||
| Fluoxétine | 30 mg toutes les 12 h 8 jours | dose unique de 600 mg | 16 | ↑ 19 % (7 à 34 %) | ↔ | N. D. | ||
| Antifongiques | ||||||||
| Fluconazole | 400 mg jour 1, 200 mg par jour 4 jours | 200 mg toutes les 6 h 4 jours | 8 | ↑ 12 % (5 à 20 %) | ↑ 15 % (7 à 22 %) | ↑ 14 % (0 à 26 %) | ||
| Kétoconazole | 200 mg par jour 7 jours | 500 mg toutes les 12 h 10 jours | 12 | ↑ 18 % (-3 à 52 %) | ↑ 10 % (-11 à 36 %) | N. D. | ||
| Voriconazole | 400 mg toutes les 12 h, 1 jour; puis 200 mg toutes les 12 h 8 jours | 400 mg toutes les 12 h 9 jours | 17 | ↔ | ↔ | N. D. | ||
| Anti-infectieux | ||||||||
| Clarithromycine | 500 mg toutes les 12 h 4 jours | 200 mg toutes les 8 h 4 jours | 22 | ↑ 12 % (2 à 23 %) | ↑ 15 % (2 à 28 %) | ↑ 14 % (-3 à 36 %) | ||
| Antimycobactérien | ||||||||
| Rifampine | 600 mg ou 300 mg par jour 10 jours | 500 mg toutes les 12 h 20 jours | 7,9a | ↓ 35 % (7 à 55 %) | ↓ 25 % (-5 à 46 %) | ↓ 49 % (-14 à 91 %) | ||
| Agents antirétroviraux anti-VIH | ||||||||
| Didanosine | 200 mg toutes les 12 h | 600 mg toutes les 12 h | 12 | ↔ | ↔ | ↔ | ||
| Médicament concomitant | Dose du | Dose de NORVIR | n | ASC (%) (IC à 95 %) | Cmax (%) (IC à 95 %) | Cmin (%) (IC à 95 %) | ||
| médicament | ||||||||
| concomitant | ||||||||
| 4 jours, environ 2,5 h avant NORVIR | 4 jours | |||||||
| Zidovudine | 200 mg toutes les 8 h 4 jours | 300 mg toutes les 6 h 4 jours | 10 | ↔ | ↔ | ↔ | ||
↑ indique une augmentation; ↓ indique une diminution; ↔ indique l’absence de changement. a. Étude avec groupe parallèle; les chiffres indiquent le nombre de sujets ayant reçu respectivement l’association et la posologie témoin. Définitions : ASC = aire sous la courbe; IC = intervalle de confiance; Cmax = concentration maximale; Cmin = concentration minimale; h = heure; N. D. = non décelée. | ||||||||
Tableau 8 – Interactions médicamenteuses : Paramètres pharmacocinétiques du médicament concomitant administré avec le ritonavir (voir le Tableau 6 pour connaître les modifications recommandées de la dose ou du schéma posologique).
| Médicament concomitant | Dose du | Dose de NORVIR | n | ASC (%) (IC à 95 %) | Cmax (%) (IC à 95 %) | Cmin (%) (IC à 95 %) | ||
| médicament | ||||||||
| concomitant | ||||||||
| Analgésique, narcotique | ||||||||
| Méthadonea | dose unique de 5 mg | 500 mg toutes les 12 h 15 jours | 11 | ↓ 36 % (16 à 52 %) | ↓ 38 % (28 à 46 %) | N. D. | ||
| Anesthésiques | ||||||||
| Mépéridine | dose orale unique de 50 mg | 500 mg toutes les 12 h 10 jours | 8 6 | ↓ 62 % (59 à 65 %) ↑ 47 % (-24 à 345 %) | ↓ 59 % (42 à 72 %) ↑ 87 % (42 à 147 %) | N. D. N. D. | ||
Métabolite normépéridine | ||||||||
| Anticoagulants | ||||||||
Warfarine S-warfarine | dose unique de 5 mg | 400 mg toutes les 12 h 12 jours | 12 | ↑ 9 % (-17 à 44 %)b ↓ 33 % (-38 à -27 %)b | ↓ 9 % (-16 à -2 %)b ↔ | N. D. N. D. | ||
| R-warfarine | ||||||||
| Médicament concomitant | Dose du | Dose de NORVIR | n | ASC (%) (IC à 95 %) | Cmax (%) (IC à 95 %) | Cmin (%) (IC à 95 %) | ||
| médicament | ||||||||
| concomitant | ||||||||
| Antidépresseurs | ||||||||
| Trazodone | dose unique de 50 mg | 200 mg toutes les 12 h 10 jours | 10 | ↑ 2,4 fois | ↑ 34 % | |||
Désipramine Métabolite 2-OH-désipramine | dose unique de 100 mg | 500 mg toutes les 12 h 12 jours | 14 | ↑ 145 % (103 à 211 %) ↓ 15 % (3 à 26 %) | ↑ 22 % (12 à 35 %) ↓ 67 % (62 à 72 %) | N. D. N. D. | ||
| Antifongiques | ||||||||
| Kétoconazole | 200 mg par jour 7 jours | 500 mg toutes les 12 h 10 jours | 12 | ↑ 3,4 fois (2,8 à 4,3 fois) | ↑ 55 % (40 à 72 %) | N. D. | ||
| Voriconazole | 400 mg toutes les 12 h, 1 jour; puis 200 mg toutes les 12 h 8 jours | 400 mg toutes les 12 h 9 jours | 17 | ↓ 82 % | ↓ 66 % | Non signalée | ||
| Anti-infectieux | ||||||||
| Clarithromycine | 500 mg toutes les 12 h 4 jours | 200 mg toutes les 8 h 4 jours | 22 | ↑ 77 % (56 à 103 %) ↓ 100 % | ↑ 31 % (15 à 51 %) ↓ 99 % | ↑ 2,8 fois (2,4 à 3,3 fois) ↓ 100 % | ||
Métabolite 14-OH- clarithromycine | ||||||||
| Antimicrobiens | ||||||||
| Sulfaméthoxazolec | dose unique de 800 mg | 500 mg toutes les 12 h 12 jours | 15 | ↓ 20 % (16 à 23 %) | ↔ | N. D. | ||
| Médicament concomitant | Dose du | Dose de NORVIR | n | ASC (%) (IC à 95 %) | Cmax (%) (IC à 95 %) | Cmin (%) (IC à 95 %) | ||
| médicament | ||||||||
| concomitant | ||||||||
| Triméthoprimec | dose unique de 160 mg | 500 mg toutes les 12 h 12 jours | 15 | ↑ 20 % (3 à 43 %) | ↔ | N. D. | ||
| Antimycobactériens | ||||||||
Rifabutine Métabolite 25-Ο-désacétyl rifabutine | 150 mg par jour 16 jours | 500 mg toutes les 12 h 10 jours | 5,11h | ↑ 4 fois (2,8 à 6,1 fois) ↑ 38 fois (28 à 56 fois) | ↑ 2,5 fois (1,9 à 3,4 fois) ↑ 16 fois (13 à 20 fois) | ↑ 6 fois (3,5 à 18,3 fois) ↑ 181 fois (N. D.) | ||
| Bronchodilatateur | ||||||||
| Théophylline | 3 mg/kg toutes les 8 h 15 jours | 500 mg toutes les 12 h 10 jours | 13; 11h | ↓ 43 % (42 à 45 %) | ↓ 32 % (29 à 34 %) | ↓ 57 % (55 à 59 %) | ||
| Antagoniste des récepteurs CCR5 | ||||||||
| Maraviroc | 100 mg toutes les 12 h | 100 mg toutes les 12 h | 8 | ↑ 28 % | ↑ 161 % | Non signalée | ||
| Corticostéroïde | ||||||||
| Propionate de fluticasone en vaporisation nasale aqueuse | 200 mcg/jour 7 jours | 100 mg toutes les 12 h 7 jours | 18 | ↑ approx. 350 foise | ↑ approx. 25 foise | |||
| Agents antirétroviraux anti-VIH | ||||||||
| Atazanavir | 300 mg toutes les 24 h jours 1 à 20 | 100 mg toutes les 24 h jours 11 à 20 | 28 | ↑ 3,4 fois | ↑ 1,9 fois | ↑ 11,9 fois | ||
| Médicament concomitant | Dose du | Dose de NORVIR | n | ASC (%) (IC à 95 %) | Cmax (%) (IC à 95 %) | Cmin (%) (IC à 95 %) | ||
| médicament | ||||||||
| concomitant | ||||||||
| Darunavir | dose unique de 800 mg | ajustement posologique : de 300 à 600 mg toutes les 12 h sur une période de 6 jours | 8 | ↑ 9,2 fois | ↑ 2 fois | Non signalée | ||
| Didanosine | 200 mg toutes les 12 h 4 jours, environ 2,5 h avant NORVIR | 600 mg toutes les 12 h 4 jours | 12 | ↓ 13 % (0 à 23 %) | ↓ 16 % (5 à 26 %) | ↔ | ||
Indinavird Jour 14 Jour 15 | 400 mg toutes les 12 h 15 jours | 400 mg toutes les 12 h 15 jours | 10 | ↑ 6 % (-14 à 29 %) ↓ 7 % (-22 à 28 %) | ↓ 51 % (40 à 61 %) ↓ 62 % (52 à 70 %) | ↑ 4 fois (2,8 à 6,8 fois) ↑ 4 fois (2,5 à 6,5 fois) | ||
| Saquinavirf | 400 mg toutes les 12 h état d’équilibre | 400 mg toutes les 12 h état d’équilibre | 7 | ↑ 17 fois (9 à 31 fois) | ↑ 14 fois (7 à 28 fois) | N. D. | ||
| Raltégravir | dose unique de 400 mg | 100 mg toutes les 12 h 16 jours | 10 | ↓ 16 % (-30 à 1 %) | ↓ 24 % (-45 à 4 %) | ↓ 1 % (-30, 40 %) | ||
| Zidovudine | 200 mg toutes les 8 h 4 jours | 300 mg toutes les 6 h 4 jours | 9 | ↓ 25 % (15 à 34 %) | ↓ 27 % (4 à 45 %) | N. D. | ||
| Médicament concomitant | Dose du | Dose de NORVIR | n | ASC (%) (IC à 95 %) | Cmax (%) (IC à 95 %) | Cmin (%) (IC à 95 %) | ||
| médicament | ||||||||
| concomitant | ||||||||
| Contraceptif oral ou timbre contraceptif | ||||||||
| Éthinylœstradiol | dose unique de 50 mcg | 500 mg toutes les 12 h 16 jours | 23 | ↓ 40 % (31 à 49 %) | ↓ 32 % (24 à 39 %) | N. D. | ||
| Inhibiteurs de la PDE5 | ||||||||
| Sildénafil | dose unique de 100 mg | 500 mg 2 f.p.j.g 8 jours | 28 | ↑ 11 fois | ↑ 4 fois | N. D. | ||
| Tadalafil | dose unique de 20 mg | 200 mg toutes les 12 h | ↑ 124 % | ↔ | N. D. | |||
| Vardénafil | 5 mg | 600 mg toutes les 12 h | ↑ 49 fois | ↑ 13 fois | N. D. | |||
| Sédatif/hypnotique | ||||||||
| Alprazolam | dose unique de 1 mg | 500 mg toutes les 12 h 10 jours | 12 | ↓ 12 % (-5 à 30 %) | ↓ 16 % (5 à 27 %) | N. D. | ||
a. On a évalué les effets comparativement au schéma posologique standard d’une dose unique de 20 mg de méthadone. b. IC à 90 % présenté pour les rapports de l’ASC et de la Cmax pour la R-warfarine et la S-warfarine. c. Sulfaméthoxazole et triméthoprime pris sous forme d’un seul comprimé. d. NORVIR et l’indinavir ont été administrés en concomitance pendant 15 jours; au jour 14, les doses ont été administrées après undéjeuner contenant 15 % de matières grasses (757 Cal) et après une collation en soirée contenant 9 % de matières grasses (236 Cal) et, au jour 15, les doses ont été administrées après un déjeuner contenant 15 % de matières grasses (757 Cal) et après un souper contenant 32 % de matières grasses (815 Cal). La Cmin de l’indinavir a également quadruplé (4 fois). On a évalué les effets comparativement au schéma posologique de 800 mg d’indinavir pris à jeun toutes les 8 heures. e. Cette augmentation significative des concentrations plasmatiques du propionate de fluticasone a entraîné une diminution significative (86 %) de l’ASC du cortisol plasmatique. f. Comparativement au schéma posologique standard du saquinavir : 600 mg toutes les 8 heures (n = 114). g. Sujets pendant toute la période de l’étude, un sous-groupe de sujets a reçu le schéma posologique mentionné. h. Étude avec groupe parallèle; les chiffres indiquent le nombre de sujets ayant reçu respectivement l’association et la posologie témoin. ↑ indique une augmentation; ↓ indique une diminution; ↔ indique l’absence de changement. Définitions : ASC = aire sous la courbe; IC = intervalle de confiance; Cmax = concentration maximale; Cmin = concentration minimale; h = heure; N. D. = non décelée; f.p.j. = fois par jour. | ||||||||
9.5 Interactions médicament-aliment
On recommande de prendre NORVIR avec un repas, dans la mesure du possible. Voir 10.3 Pharmacocinétique et 14 Études cliniques pour connaître l’effet de la nourriture sur le comportement pharmacocinétique du ritonavir.
9.6 Interactions médicament-plante médicinale
L’emploi concomitant de NORVIR et de millepertuis (herbe de Saint-Jean ou Hypericum perforatum) ou de produits renfermant cette substance est contre-indiqué. On s’attend à ce que la prise concomitante de millepertuis et d’inhibiteurs de la protéase, y compris NORVIR, entraîne une baisse marquée des concentrations des inhibiteurs de la protéase. En pareil cas, les concentrations du ritonavir risquent de chuter à un niveau sous-optimal, entraînant une perte de la réponse virologique, voire une résistance à NORVIR ou à la classe des inhibiteurs de la protéase (voir 2 Contre-indications).
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les examens de laboratoire n’ont pas été établies.
10 Pharmacologie clinique
10.1 Mode d’action
NORVIR est un inhibiteur de la protéase du VIH qui exerce une activité anti-VIH.
Le ritonavir est un inhibiteur peptidomimétique des protéases du VIH-1 et du VIH-2, actif par voie orale. L’inhibition de la protéase du VIH rend l’enzyme incapable de cliver le précurseur polyprotéinique gag-pol, ce qui entraîne la formation de particules virales immatures et incapables de commencer de nouveaux cycles infectieux. Le ritonavir possède une affinité sélective pour la protéase du VIH, et son activité inhibitrice contre les protéases aspartyl humaines est faible.
10.2 Pharmacodynamie
Les données in vitro indiquent que le ritonavir est actif contre toutes les souches du VIH testées sur diverses lignées cellulaires humaines primaires et transformées. Les concentrations du médicament inhibant 50 et 90 % (CI50, CI90) de la réplication virale sont d’environ 0,02 et 0,11 microM, respectivement. Des études mesurant la toxicité cellulaire directe du ritonavir sur plusieurs lignées cellulaires n’ont montré aucune toxicité directe à des concentrations s’élevant jusqu’à 25 microM, l’indice thérapeutique in vitro résultant étant d’au moins 1 000.
Effets sur l’électrocardiogramme
Une étude de phase I, ouverte, croisée, à répartition aléatoire, à doses multiples et comparative avec placebo et traitement de référence (moxifloxacine, 400 mg 1 fois par jour) a été menée chez des volontaires en bonne santé. NORVIR a été administré à raison de 400 mg 2 fois par jour, et au 3e jour, les concentrations de ritonavir étaient environ 1,5 fois supérieures à celles observées avec NORVIR administré à raison de 600 mg 2 fois par jour à l’état d’équilibre. À ces concentrations élevées, l’augmentation maximale de l’intervalle QTcF était de 5,5 ms. Cette augmentation n’était pas significative sur le plan clinique. Aucun sujet n’a présenté une augmentation de l’intervalle QTcF supérieure ou égale
à 60 ms, par rapport aux valeurs de départ, ni un intervalle QTcF dépassant le seuil potentiellement important sur le plan clinique de 500 ms. L’intervalle PR le plus élevé était de 252 ms, et aucun bloc cardiaque du 2e ou du 3e degré n’a été observé. Une analyse exposition-réponse a permis de prédire que l’effet du ritonavir sur l’intervalle PR atteint un plateau autour de 20 ms; par conséquent, il est peu probable que le ritonavir à 600 mg 2 fois par jour entraîne un allongement cliniquement significatif de l’intervalle PR (voir 7 Mises en garde et précautions).
10.3 Pharmacocinétique
Le comportement pharmacocinétique du ritonavir a été étudié chez des volontaires en bonne santé et chez des patients infectés par le VIH (CD4 ≥ 50 cellules/microlitre). Le Tableau 9 montre les paramètres pharmacocinétiques du ritonavir.
Tableau 9 – Paramètres pharmacocinétiques du ritonavir
| Paramètre | n | Valeurs (moyenne ± ÉT) | ||||||
| Cmax ÉÉa | 10 | 11,2 ± 3,6 mcg/mL | ||||||
| Cmin ÉÉa | 10 | 3,7 ± 2,6 mcg/mL | ||||||
| Vß/Fb | 91 | 0,41 ± 0,25 L/kg | ||||||
| t1/2 | 3 à 5 h | |||||||
| Cl/F ÉÉa | 10 | 8,8 ± 3,2 L/h | ||||||
| Cl/Fb | 91 | 4,6 ± 1,6 L/h | ||||||
| ClR | 62 | < 0,1 L/h | ||||||
| Rapport érythroplasmatique | 0,14 | |||||||
| Pourcentage de liaisonc | 98 à 99 % | |||||||
a. ÉÉ = état d’équilibre; patients ayant reçu 600 mg de NORVIR toutes les 12 heures. b. Dose unique de 600 mg de NORVIR. c. Principalement lié à l’albumine sérique humaine et à l’alpha1-glycoprotéine acide à des concentrations de ritonavir variant entre 0,01 et 30 mcg/mL. Définitions : ÉT = écart-type; Cmax = concentration maximale; Cmin = concentration minimale; Vß/F = volume de distribution apparent à la phase terminale; t1/2 = demi-vie d’élimination terminale; Cl/F = clairance apparente; ClR = clairance rénale. | ||||||||
Absorption
Les comprimés NORVIR ne sont pas bioéquivalents aux capsules NORVIR. Après l’administration d’une dose unique de NORVIR à 100 mg en comprimé, comparativement à l’administration de la même dose en capsule, avec un repas à teneur moyenne en matières grasses (857 Cal; dont 31 % provenaient des lipides, 13 %, des protéines et 56 %, des glucides), l’ASC(0-∞) répondait aux critères de bioéquivalence, mais la Cmax moyenne avait augmenté de 26 % (intervalles de confiance à 92,8 % : + 15 % à + 39 %).
Effet de la nourriture sur l’absorption après l’administration par voie orale
On a constaté un effet de la nourriture sur les comprimés NORVIR. En effet, on a observé une réduction de la biodisponibilité du ritonavir après l’administration d’une dose unique de NORVIR à 100 mg en comprimé avec de la nourriture. L’administration d’une dose unique de 100 mg de NORVIR en comprimé avec un repas à teneur élevée en matières grasses (907 Cal; dont 52 % des calories provenaient des lipides, 15 %, des protéines et 33 %, des glucides) a causé une diminution de 23 % de l’ASC(0-∞) moyenne (intervalles de confiance à 90 % : -30 % à -15 %) et une diminution de 23 % de la Cmax moyenne (intervalles de confiance à 90 % : -34 % à -11 %) du ritonavir, par rapport à l’administration de cette même dose à jeun. L’administration de cette dose avec un repas à teneur moyenne en matières grasses a provoqué une diminution de 21 % de l’ASC(0-∞) moyenne (intervalles de confiance à 90 % : -28 % à -13 %) et une diminution de 22 % de la Cmax moyenne (intervalles de confiance à 90 % : -33 % à -9 %) du ritonavir, par rapport à l’administration de cette même dose à jeun.
En revanche, le type de repas administré n’a pas modifié la biodisponibilité du ritonavir en comprimé lorsque ce dernier était administré avec un repas à teneur élevée en matières grasses comparativement à un repas à teneur moyenne en matières grasses.
Distribution
Chez l’humain, le ritonavir se lie aux protéines plasmatiques dans une mesure d’environ 98 à 99 %. Le ritonavir se lie à l’alpha-1-glycoprotéine acide et à l’albumine sérique humaine avec un degré d’affinité comparable. Le degré de liaison du ritonavir aux protéines plasmatiques est constant à des concentrations du médicament allant de 1 à 100 mcg/mL.
Des études de distribution tissulaire du ritonavir marqué au carbone 14 (14C) menées chez des rats ont montré que les concentrations du médicament étaient les plus élevées dans le foie, les surrénales, le pancréas, les reins et la thyroïde. Le rapport des concentrations tissulaires/plasmatiques d’environ 1, mesuré dans les ganglions lymphatiques de rats, porte à croire que le ritonavir passe dans le tissu lymphatique. En revanche, le ritonavir ne pénètre que très peu dans le cerveau.
Métabolisme
Après administration d’une dose unique de 600 mg d’une solution buvable de ritonavir marqué au 14C (n = 5), presque toute la radioactivité plasmatique a été attribuée au ritonavir inchangé. Cinq métabolites du ritonavir ont été retrouvés dans l’urine et les fèces chez l’humain. Le principal métabolite, l’isopropylthiazole (M-2), résulte de l’oxydation du produit. Il exerce une activité antivirale semblable à celle de la molécule-mère; toutefois, ses concentrations plasmatiques sont faibles. Les études menées sur des microsomes hépatiques humains ont montré que la CYP3A est la principale isoforme intervenant dans le métabolisme du ritonavir, bien que la CYP2D6 contribue également à la formation du M-2.
Élimination
Dans une étude portant sur 5 sujets ayant reçu une dose de 600 mg d’une solution buvable de ritonavir marqué au 14C, 11,3 ± 2,8 % de la dose ont été éliminés dans l’urine, dont 3,5 ± 1,8 % sous forme inchangée. Dans cette étude, 86,4 ± 2,9 % de la dose ont été éliminés dans les fèces, dont 33,8 ± 10,8 %
sous forme inchangée. Après administration de doses multiples, l’accumulation de ritonavir est moindre que celle qu’on avait anticipée à partir d’une dose unique, peut-être à cause d’une augmentation de la clairance liée à la dose et au temps.
Populations et états pathologiques particuliers
Enfants et adolescents :
Le comportement pharmacocinétique de NORVIR chez les enfants de moins de 2 ans n’a pas été établi. Le comportement pharmacocinétique du ritonavir à l’état d’équilibre a été évalué chez 37 patients infectés par le VIH âgés de 2 à 14 ans qui recevaient des doses allant de 250 mg/m2 2 fois par jour à 400 mg/m2 2 fois par jour. Pour toutes les doses administrées par voie orale, la clairance du ritonavir à l’état d’équilibre (Cl/F/m2) était approximativement 1,5 fois plus rapide chez les patients pédiatriques que chez les adultes. Les concentrations de ritonavir obtenues après l’administration d’une dose de 350 à 400 mg/m2 2 fois par jour chez les patients pédiatriques étaient comparables à celles obtenues chez les adultes recevant 600 mg (approximativement 330 mg/m2) 2 fois par jour.
Personnes âgées :
Aucune différence pharmacocinétique liée à l’âge n’a été observée chez le patient adulte (de 18 à 63 ans). Le comportement pharmacocinétique du ritonavir n’a pas été étudié chez le patient plus âgé.
Sexe :
Une étude du comportement pharmacocinétique du ritonavir menée chez des femmes et des hommes en bonne santé n’a montré aucune différence statistiquement significative du comportement pharmacocinétique du ritonavir.
Origine ethnique :
Aucune différence pharmacocinétique due à la race n’a été observée.
Insuffisance hépatique :
Chez 6 sujets adultes, infectés par le VIH et présentant une insuffisance hépatique légère, qui ont reçu NORVIR à raison de 400 mg 2 fois par jour, l’exposition au ritonavir était semblable à celle observée chez les sujets témoins qui ont reçu NORVIR à raison de 500 mg 2 fois par jour. Les résultats de l’étude montrent qu’il n’est pas nécessaire d’ajuster la dose chez les patients atteints d’insuffisance hépatique légère.
On ne dispose d’aucune donnée pharmacocinétique adéquate chez les patients atteints d’insuffisance hépatique modérée. La liaison du ritonavir aux protéines n’a pas été modifiée de façon statistiquement significative par une insuffisance hépatique légère ou modérée.
Insuffisance rénale :
Le comportement pharmacocinétique du ritonavir n’a pas été étudié chez l’insuffisant rénal. Toutefois, comme la clairance rénale est négligeable, on ne prévoit aucune diminution de la clairance totale chez l’insuffisant rénal.
Étant donné que le ritonavir est fortement lié aux protéines, la dialyse ne permettra probablement pas d’éliminer une grande quantité de ce médicament (voir 5 Surdose).
Obésité :
Les paramètres pharmacocinétiques du ritonavir n’ont pas été associés de façon statistiquement significative au poids corporel ou à la masse maigre.
11 Conservation, stabilité et mise au rebut
Température :
Garder les comprimés enrobés NORVIR à une température entre 15 et 30 °C. Remettre au patient dans le contenant d’origine ou dans un contenant USP équivalent (60 mL ou moins). Utilisation du produit par le patient : L’exposition du produit à une humidité élevée hors de son contenant d’origine ou d’un contenant hermétique USP équivalent (60 mL ou moins) pendant plus de 2 semaines n’est pas recommandée.
Autre :
Garder hors de la portée et de la vue des enfants.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : ritonavir
Nom chimique : ester de 10-hydroxy-2-méthyl-5-(1-méthyléthyl)-1-[2-(1-méthyléthyl)-4-thiazolyl]-3,6-dioxo-8,11-bis (phénylméthyl)-acide 2,4,7,12-tétraazatridécan-13-oïque, 5-thiazolylméthyl, [5S-(5R*,8R*,10R*,11R*)]
Formule moléculaire et masse moléculaire : C37H48N6O5S2 et 720,95 g/mol
Formule développée :
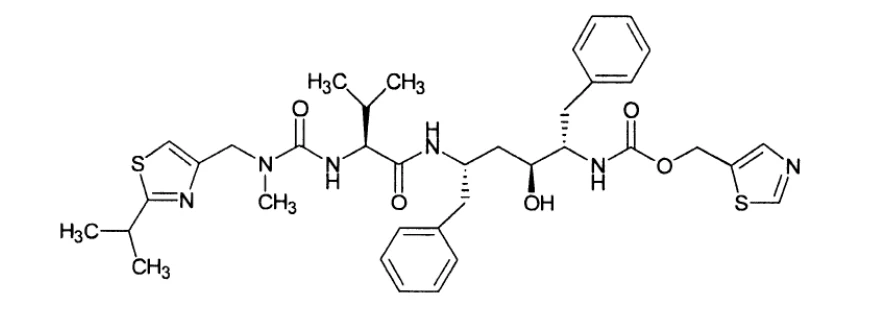
Propriétés physicochimiques : Le ritonavir est une poudre dont la couleur varie de blanc
à ocre clair. Le ritonavir a un goût métallique amer. Il est aisément soluble dans le méthanol et l’éthanol, soluble dans l’isopropanol et presque insoluble dans l’eau.
Norme pharmaceutique : USP/EP
14 Études cliniques
14.1 Études cliniques par indication
On a évalué l’activité de NORVIR (ritonavir) administré seul ou en association avec des inhibiteurs nucléosidiques de la transcriptase inverse chez 1 446 patients participant à 2 études à double insu et à répartition aléatoire. De plus, on a évalué le traitement par NORVIR administré en association avec la zidovudine et la zalcitabine au cours d’une étude ouverte et non comparative menée chez 32 patients.
Tableau 10 – Résumé des données démographiques lors des études cliniques portant sur des indications précises
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombr e de sujets | Âge moyen (plage) | Sexe | Taux moyen de cellules CD4 au départ (plage) | ||
| Race | ||||||||
| (% H/F) | ||||||||
| (% B/A)a | ||||||||
| Patients dont la maladie est à un stade avancé et ayant déjà reçu des antirétroviraux | ||||||||
| M94-247 | Étude internationale multicentrique, à double insu, à répartition aléatoire et à 2 groupes parallèles | NORVIR, solution buvable ou capsules semi- solides (600 mg 2 f.p.j.) vs Placebo Voie orale 6 mois à double insu, et période de suivi ouverte de 14 mois | 1 090 | 38,9 ans (15 à 72) | 92/8 86/14 | 32 cellules/ microlitre (0 à 154)b | ||
| Patients n’ayant jamais reçu d’antirétroviraux | ||||||||
| M94-245 | Étude multicentrique, à double insu, à répartition aléatoire et à 3 groupes parallèles | NORVIR, solution buvable ou capsules semi- solides (600 mg 2 f.p.j.) vs zidovudine, capsules (200 mg 3 f.p.j.) vs | 356 | 36,0 ans (18 à 69) | 91/9 83/17 | 364 cellules/ microlitre Plage : 139 à 1 054 (200 à 500)c | ||
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombr e de sujets | Âge moyen (plage) | Sexe | Taux moyen de cellules CD4 au départ (plage) | ||
| Race | ||||||||
| (% H/F) | ||||||||
| (% B/A)a | ||||||||
NORVIR, solution buvable ou capsules semi- solides (600 mg 2 f.p.j.) + zidovudine, capsules (200 mg 3 f.p.j.) Voie orale 8 à 12 mois | ||||||||
| Traitement d’association chez des patients n’ayant jamais reçu d’antirétroviraux | ||||||||
| M94-208 | Étude multicentrique ouverte de phase II | Trithérapie : NORVIR (600 mg 2 f.p.j.) + zidovudine (200 mg 3 f.p.j.) + zalcitabine (0,75 mg 3 f.p.j.) Voie orale 6 mois | 32 | 38,1 ans (29 à 52) | 88/12 97/3 | Médiane : 83 > 100 cellules/ microlitre (81 %)d | ||
a. Pourcentage (%) hommes/femmes; pourcentage (%) Blancs/autre b. Environ 50 % des patients avaient un taux de CD4 au départ ≤ 20 cellules/microlitre, et seulement 22 % avaient un taux > 50 cellules/microlitre. c. Environ 75 % des patients étaient également distribués dans cette plage. d. La majorité (81 %) des patients avaient un taux de CD4 au départ > 100 cellules/microlitre. Définition : f.p.j. = fois par jour. | ||||||||
Patients dont la maladie est à un stade avancé et ayant déjà reçu des antirétroviraux
L’étude M94-247 était une étude à double insu et à répartition aléatoire menée chez des patients infectés par le VIH, et recevant déjà un traitement antirétroviral depuis au moins 9 mois et dont le nombre de cellules CD4 au départ était ≤ 100 cellules/microlitre. On a ajouté NORVIR à raison de 600 mg 2 fois par jour ou un placebo au traitement antirétroviral de départ de chaque patient, qui était constitué de 1 ou de 2 agents antirétroviraux approuvés. L’étude a regroupé 1 090 patients dont le nombre moyen de CD4 au début de l’étude était de 32 cellules/microlitre. La durée médiane du suivi était de 6 mois.
L’incidence cumulative sur 6 mois de l’évolution clinique de la maladie ou de la mortalité était de 17 % chez les patients qui ont pris NORVIR et de 34 % chez ceux qui ont reçu le placebo. Cette différence est statistiquement significative.
La mortalité cumulative sur 6 mois était de 5,8 % chez les patients qui ont pris NORVIR et de 10,1 % chez ceux qui ont reçu le placebo. Cette différence est statistiquement significative.
En outre, on a analysé les changements moyens du nombre de CD4 par rapport aux valeurs de départ au cours des 16 premières semaines de l’étude chez les 211 premiers patients inscrits (nombre moyen de CD4 au départ = 29 cellules/microlitre); cette analyse a démontré que NORVIR était associé à des augmentations plus importantes du nombre de CD4 que le placebo. NORVIR a également provoqué une diminution moyenne plus importante du taux d’ARN viral par rapport aux valeurs de départ, que le placebo.
Patients n’ayant jamais reçu d’antirétroviraux
Dans l’étude M94-245, qui portait sur 356 patients infectés par le VIH dont le nombre moyen de CD4 au départ était de 364 cellules/microlitre et n’ayant jamais reçu d’antirétroviraux, les patients ont reçu, à la suite d’une répartition aléatoire, soit NORVIR à raison de 600 mg 2 fois par jour, soit de la zidovudine à raison de 200 mg 3 fois par jour, soit encore une association de ces médicaments. On a analysé les variations moyennes du nombre des cellules CD4 par rapport aux valeurs de départ au cours des 16 premières semaines de l’étude; on a alors constaté que NORVIR utilisé seul ainsi que l’association médicamenteuse ont provoqué une plus grande augmentation moyenne du nombre de CD4 que la zidovudine utilisée seule. De plus, NORVIR utilisé seul avait mené à une augmentation plus importante du nombre de CD4 que l’association médicamenteuse. De même, la diminution moyenne du taux d’ARN viral par rapport aux valeurs de départ était plus importante avec NORVIR utilisé seul qu’avec l’association médicamenteuse ou la zidovudine utilisée seule.
Traitement d’association comportant NORVIR, la zidovudine et la zalcitabine chez des patients n’ayant jamais reçu d’antirétroviraux
Dans l’étude M94-208, étude ouverte et non comparative, 32 patients infectés par le VIH et n’ayant jamais reçu d’antirétroviraux ont pris NORVIR en monothérapie à raison de 600 mg 2 fois par jour. Après 14 jours de traitement par NORVIR seul, on a ajouté la zidovudine et la zalcitabine à raison de 200 mg 3 fois par jour et de 0,75 mg 3 fois par jour, respectivement. Les résultats du traitement d’association obtenus au cours des 20 premières semaines de l’étude ont montré des augmentations médianes du nombre de CD4, de 83 cellules/microlitre au départ, à 106. La baisse moyenne dans les taux d’ARN viral, par rapport aux valeurs de départ, était de 1,69 à 1,92 (unité logarithmique).
15 Microbiologie
Résistance
Des isolats du VIH-1 possédant une sensibilité réduite au ritonavir ont été sélectionnés in vitro. La signification clinique des changements phénotypiques et génotypiques associés au traitement par NORVIR (ritonavir) n’a pas encore été établie (voir 7 Mises en garde et précautions et 15 Microbiologie).
Une analyse génotypique de ces isolats a montré des mutations au niveau du gène codant de la protéase du VIH, aux acides aminés en position 84 (Ile à Val), 82 (Val à Phe), 71 (Ala à Val) et 46 (Met à Ile). On a étudié les modifications phénotypiques (n = 18) et génotypiques (n = 44) des isolats viraux de patients choisis et traités par le ritonavir au cours des études de phase I et II, pendant 3 à 32 semaines. Les mutations de la protéase du VIH observées dans les isolats provenant de 41 patients semblaient se produire de manière ordonnée et par paliers; en séquence, ces mutations survenaient aux positions 82 (Val à Ala ou Phe), 54 (Ile à Val), 71 (Ala à Val ou Thr) et 36 (Ile à Leu). Elles étaient suivies de combinaisons de mutations au niveau des acides aminés de 5 positions spécifiques additionnelles.
On a mené, chez 18 patients, des analyses phénotypiques et génotypiques sur des virus libres isolés à partir du plasma, et 12 d’entre eux ont montré une sensibilité in vitro réduite au ritonavir. Chez les 18 patients, on a constaté au moins une mutation au niveau du gène codant de la protéase virale. Même si la mutation 82 apparaît comme un facteur déterminant, elle est insuffisante pour conférer une résistance phénotypique. Cette résistance a été définie comme une diminution d’un facteur ≥ 5 de la sensibilité virale in vitro par rapport aux valeurs de départ. La signification clinique des changements phénotypiques et génotypiques associés au traitement par NORVIR reste à établir.
Résistance croisée à d’autres antirétroviraux
On a observé divers degrés de résistance croisée parmi les inhibiteurs de la protéase (voir 7 Mises en garde et précautions et 15 Microbiologie). Des isolats en série du VIH provenant de 6 patients traités par NORVIR ont révélé une diminution de la sensibilité in vitro au ritonavir. Toutefois, on n’a pas observé de baisse concordante de la sensibilité in vitro au saquinavir, quand ils ont été comparés aux isolats de départ appariés. Par ailleurs, on a noté une diminution de la sensibilité in vitro à l’indinavir (facteur 8) dans les isolats de 2 de ces patients. Les isolats de 5 patients ont aussi fait l’objet d’une recherche de résistance croisée à l’amprénavir et au nelfinavir; dans les isolats de 2 patients, on a constaté une diminution de la sensibilité au nelfinavir (facteur 12 à 14); par contre, aucune baisse de la sensibilité à l’amprénavir n’a été notée.
Il est peu probable qu’une résistance croisée entre le ritonavir et les inhibiteurs de la transcriptase inverse se produise, car les enzymes cibles mises en jeu sont différentes. Un isolat résistant à la zidovudine ayant été testé in vitro a conservé une sensibilité complète au ritonavir.
Activité antivirale in vitro
L’activité du ritonavir a été évaluée in vitro sur des lignées de cellules lymphoblastoïdes présentant une infection aiguë et sur des lymphocytes du sang périphérique. La concentration de médicament inhibant 50 % (CI50) de la réplication virale variait de 3,8 à 153 nM selon l’isolat du VIH-1 et les cellules employées. La CI50 moyenne pour les isolats cliniques de faible passage (« low passage ») était de 22 nM (n = 13). Sur les cellules MT4, le ritonavir en association avec la zidovudine (ZDV) ou la didanosine (DDI) a exercé des effets additifs sur le VIH-1. Des études mesurant la cytotoxicité du ritonavir sur plusieurs lignées cellulaires ont montré qu’une CI > 20 microM était nécessaire pour inhiber la croissance cellulaire de
50 %, l’indice thérapeutique in vitro résultant étant d’au moins 1 000.
16 Toxicologie non clinique
On a évalué la toxicité du ritonavir chez la souris, le rat, le chien et le lapin dans des études allant de l’administration orale d’une dose unique à l’administration orale pendant 6 mois. On a recherché les effets défavorables possibles à toutes les phases du processus de reproduction et l’on a de plus effectué la batterie, généralement acceptée, d’études de mutagenèse in vitro et in vivo. La section qui suit résume les résultats de ces études. Le foie et la rétine constituaient les organes cibles les plus importants d’après les études de toxicité. Les altérations de la rétine secondaires à une phospholipidose étaient limitées aux rongeurs, et l’on ne croit pas qu’il y ait un risque indu pour les humains. Les chiens semblaient moins sensibles que les rongeurs aux effets hépatotoxiques du ritonavir. Les études cliniques effectuées chez l’humain n’ont pas révélé de forte incidence de complications hépatiques (voir 8 Effets indésirables).
Pharmacodynamie
On a administré par voie orale du ritonavir à des souris ou à des rats à des doses de 5 à 50 mg/kg afin de déterminer les effets que pourrait avoir ce médicament sur divers paramètres neuropharmacologiques. Chez la souris, le ritonavir n’a pas eu d’effet significatif sur la performance au test de la tige tournante ni sur le temps nécessaire au sommeil induit par l’éthanol ou par le pentobarbital. Chez le rat, on n’a observé aucun effet sur l’activité motrice spontanée ni sur la performance au test de la tige tournante.
Le ritonavir n’a produit aucun effet significatif du point de vue pharmacologique sur la fréquence cardiaque ou sur la tension artérielle lorsqu’il a été administré par voie orale à des rats non anesthésiés à des doses de 20 ou de 50 mg/kg. Ce médicament a aussi été administré par perfusion intraveineuse dans un excipient composé de 20 % d’éthanol et de 15 % de propylèneglycol dans une solution de dextrose à 5 % dans de l’eau à des chiens anesthésiés par le pentobarbital et branchés sur des instruments de mesure des divers paramètres cardiovasculaires.
Les concentrations plasmatiques maximales moyennes de ritonavir se sont élevées à 15,11 mcg/mL. Bien que l’excipient exerce lui-même des effets hémodynamiques se traduisant par une dépression cardiaque, le ritonavir n’a produit aucun effet additionnel uniforme sur la pression pulmonaire, la pression générale, la résistance générale, la pression veineuse centrale, le débit cardiaque, la dp/dt ventriculaire gauche ni sur la pression télédiastolique.
Le ritonavir n’a pas eu d’effet sur le tonus de base ni sur les contractions induites par le carbachol de l’iléon isolé de cobaye.
Toxicité aiguë
Le ritonavir exerce une faible toxicité aiguë quand il est administré à des rongeurs par voie orale, mais il est plus toxique lorsqu’il est administré par voie intraveineuse. Cette variation est probablement due au fait que la toxicité aiguë du ritonavir est davantage liée à la concentration maximale (Cmax) plasmatique qu’aux valeurs de l’aire sous la courbe (ASC), et la Cmax est fort probablement beaucoup plus élevée après une injection intraveineuse. Administrée par voie orale dans un excipient composé de
propylèneglycol et d’alcool éthylique (95:5, v/v) et contenant 2 équivalents molaires de l’acide sulfo-p-toluénique monohydraté, la dose létale médiane (DL50) excède généralement la dose limite de 2 500 mg/kg chez la souris et le rat. Les signes d’intoxication chez les 2 espèces comprennent la diminution de l’activité, l’ataxie, la dyspnée, le strabisme, la prostration et les tremblements.
Administrée par voie intraveineuse, la dose létale approximative (DLA) varie de 35 à 80 mg/kg chez les 2 espèces. Les signes d’intoxication comprennent la diminution de l’activité, l’ataxie, la dyspnée, l’exophtalmie et les convulsions cloniques.
Toxicité subchronique
Rat
Le ritonavir a été étudié chez le rat dans des études d’une durée de 1 mois (0, 15, 50 et 150/100 mg/kg/jour), de 13 semaines (0, 25, 75 et 175/125 mg/kg/jour) et de 6 mois (0, 25, 75 et 175/125 mg/kg/jour). Les observations revenant dans toutes les études comprennent les signes cliniques suivants qui sont liés au traitement : baisse d’activité, émaciation, posture courbée, faiblesse et pelage rugueux; à doses plus fortes, il y avait aussi des indications d’ataxie et de diminution du poids corporel et de la consommation de nourriture. Les organes cibles de la toxicité étaient le foie, l’œil (rétine), le rein et la thyroïde.
Les changements dans le foie comprennent la présence d’hépatocytes multinucléés, de nécrose de cellules isolées, de granulomes histiocytaires et de péricholangite chronique. Des changements des constantes biologiques concordant avec ces résultats ont été observés dans le sérum pour l’alanine aminotransférase (ALT), l’aspartate aminotransférase (AST), la gammaglutamyl transpeptidase (GGT), la phosphatase alcaline, la bilirubine totale et le cholestérol.
Les changements rétiniens comprennent la présence d’un réseau vasculaire choroïdien pâle et d’une hypertrophie et d’une granularité cytoplasmique dans l’épithélium pigmentaire rétinien, ainsi que la diminution ou l’absence des segments externes des photorécepteurs. L’électrorétinogramme (ERG) a révélé une diminution de l’amplitude des ondes A et B, les principales observations étant associées aux bâtonnets. La situation ne s’est pas normalisée après l’arrêt du traitement.
Une légère hypertrophie de l’épithélium de la glande thyroïde était associée à une augmentation de l’hormone thyréotrope (TSH) et à une diminution de la thyroxine (T4). Les changements rénaux comprenaient de la dégénérescence tubulaire et n’ont été observés que dans l’étude de 6 mois.
La posologie sans effet toxique a été estimée à 15 mg/kg/jour, ce qui correspond à une exposition générale de 3,6 à 4,7 mcg•h/mL chez les rats mâles et de 5,3 à 8,9 mcg•h/mL chez les rats femelles (environ 1/25 de l’exposition médicamenteuse prévue de 150 mcg•h/mL chez l’humain recevant 600 mg 2 fois par jour).
Chien
Le ritonavir a été étudié chez le chien dans des études d’une durée de 1 mois (0, 10, 50 et 200 mg/kg/jour), de 13 semaines (0, 10, 50 et 200/100 mg/kg/jour) et de 6 mois (0, 10, 50 et 125 mg/kg/jour). Les observations revenant dans toutes les études comprennent les signes cliniques liés
au traitement suivants : vomissements et diarrhées et (ou) selles anormales; à doses plus fortes, une baisse de l’activité, de l’ataxie, de la faiblesse, des tremblements et des problèmes de posture ont été observés ainsi qu’une diminution du poids corporel et de l’ingestion de nourriture. Le foie et le thymus étaient les organes cibles de la toxicité. En raison de l’importance des effets cliniques néfastes et de l’état moribond prononcé, la forte dose (200 mg/kg/jour) a été abaissée à 100 mg/kg/jour dans l’étude de 13 semaines.
Dans le foie, les changements histopathologiques comprenaient une dégénérescence hydropique et, à mesure que la période d’administration s’allongeait, l’apparition de péricholangite, d’hyperplasie biliaire et de fibrose. Les marqueurs sériques associés à ces observations comprenaient l’ALT, la phosphatase alcaline, la GGT et les acides biliaires.
Une atrophie et une diminution du poids du thymus ont été observées aux doses les plus élevées.
La posologie sans effet toxique dépendait de la préparation utilisée pour le test et variait entre 10 et 50 mg/kg/jour, ce qui correspond à une exposition générale de 18 à 25 mcg•h/mL (environ un 1/7 de l’exposition médicamenteuse prévue de 150 mcg•h/mL chez l’humain). Toutefois, il est important de noter qu’on n’a constaté des changements histopathologiques dans le foie que chez une femelle traitée à forte dose (125 mg/kg/jour), l’exposition médicamenteuse plasmatique étant de 482 mcg•h/mL.
Cancérogénicité
On a effectué, avec le ritonavir, des études de carcinogénicité chez la souris et le rat. Chez les souris mâles, on a observé, aux doses de 50, 100 ou 200 mg/kg/jour, une augmentation liée à la dose de l’incidence à la fois des adénomes et des adénomes et carcinomes combinés, au niveau du foie. D’après les valeurs de l’exposition médicamenteuse (ASC) à la dose la plus forte, les souris mâles ont été exposées à des concentrations de ritonavir d’environ 0,3 fois celles qu’on obtient chez l’humain à la dose thérapeutique recommandée de 600 mg 2 fois par jour. On n’a observé aucun effet carcinogène chez les femelles aux doses testées. À la dose la plus forte, les femelles ont été exposées à des concentrations de ritonavir environ 0,6 fois celles qu’on obtient chez l’humain. Chez les rats ayant reçu des doses de 7, 15 ou 30 mg/kg/jour, on n’a observé aucun effet carcinogène. Dans cette étude, l’exposition à la plus forte dose correspondait à environ 5 % de l’exposition médicamenteuse chez l’humain recevant 600 mg 2 fois par jour. D’après les résultats de l’exposition obtenus au cours des études animales, on ignore la portée des effets observés.
Génotoxicité
Le ritonavir s’est révélé dépourvu de pouvoir mutagène ou clastogène dans le cadre d’une série de tests in vitro et in vivo, dont le test d’Ames (épreuve de mutation inverse sur des bactéries) réalisé sur des souches de S. typhimurium et de E. coli, le test de mutagénicité du lymphome de la souris, le test du
micronoyau chez la souris et la recherche d’aberrations chromosomiques dans des lymphocytes humains.
Toxicité pour la reproduction et le développement
Fertilité et capacités générales de reproduction
Rat
On a administré du ritonavir par gavage à des rates à des doses de 0, 20, 40 ou 75 mg/kg/jour, 14 jours avant qu’elles ne soient accouplées avec des mâles ayant reçu des doses de 0, 20, 40 ou 125 mg/kg/jour, 28 jours avant l’accouplement. On a continué d’administrer le médicament aux rates pendant toute la période de l’accouplement et jusqu’au jour 9 de la gestation. Les valeurs moyennes de l’ASC vers la fin de la période précédant l’accouplement étaient de 8,2, 19,7 et 61,0 mcg•h/mL chez les mâles traités avec 20, 40 et 125 mg/kg/jour respectivement. Ces valeurs étaient de 14,6, 33,1 et 90,5 mcg•h/mL chez les femelles traitées avec 20, 40 et 75 mg/kg/jour respectivement. Aucun décès lié au traitement n’est survenu au cours de l’étude. Les effets toxiques observés chez les génitrices étaient des signes cliniques indésirables et une diminution du poids corporel et de la consommation de nourriture moyens dans les groupes doses moyenne et forte.
Aucun effet lié au traitement n’a été observé sur le cycle de l’œstrus ou sur les indices de reproduction chez les mâles et les femelles. La survie de la mère et l’état de la gestation dans les groupes traités par le ritonavir étaient aussi semblables à ceux du groupe témoin. Aucun effet lié au traitement n’a été observé sur le nombre de corps jaunes, de sites d’implantation et d’embryons viables et non viables. Il n’y a pas eu d’augmentation de l’incidence des pertes avant et après l’implantation. La dose sans effet toxique quant à la toxicité générale chez les rats de la génération F0 était de 20 mg/kg/jour. Toutefois, aucun effet indésirable sur la reproduction des mâles et des femelles ou sur le développement embryonnaire précoce n’a été constaté, même à la dose éprouvée la plus élevée (125/75 mg/kg/jour).
Toxicité développementale
Rat
Le ritonavir a été administré par voie orale à des rates gravides à des doses de 0, 15, 35 ou 75 mg/kg/jour, pendant les jours 6 à 17 de la gestation. Trois rates moribondes du groupe forte dose ont été sacrifiées au cours de cette étude. Les valeurs moyennes de l’ASC au jour 16 de la gestation étaient de 17,3, 34,3 et 45,2 mcg•h/mL chez les femelles traitées avec 15, 35 et 75 mg/kg/jour respectivement. On a observé chez les rates du groupe forte dose une diminution de l’activité, une émaciation, une déshydratation, des poils emmêlés et (ou) un pelage rugueux, une posture courbée, des tremblements et une respiration bruyante. Une baisse importante du poids corporel et de la consommation de nourriture a été mise en évidence dans le groupe forte dose. Une diminution de la consommation de nourriture accompagnée d’une réduction du gain de poids corporel a aussi été notée dans le groupe dose moyenne pendant les jours 6 à 9 de la gestation. On n’a constaté aucun effet sur le nombre de corps jaunes ou de sites d’implantation. La toxicité développementale observée dans le groupe forte dose était caractérisée par une augmentation des pertes après implantation, une diminution du poids corporel des fœtus et une augmentation de l’incidence des retards d’ossification et des variations anatomiques (agrandissement des fontanelles, cryptorchidie et ondulation des côtes). La toxicité développementale survenue à la dose de 35 mg/kg/jour était caractérisée par une légère augmentation de la cryptorchidie. Aucune malformation liée au traitement n’a été observée au cours de cette étude.
La toxicité développementale s’est manifestée uniquement à des doses toxiques pour la mère. La dose sans effet toxique quant à la toxicité pour la mère et à la toxicité développementale était de 15 mg/kg/jour, ce qui correspond à une exposition médicamenteuse générale de 17,3 mcg•h/mL.
Lapin
Le ritonavir a été administré par gavage à des lapines gravides à des doses de 0, 25, 50 ou 110 mg/kg/jour, pendant les jours 6 à 19 de la gestation. Les valeurs moyennes de l’ASC au jour 20 de la gestation étaient de 1,30 et de 28,55 mcg•h/mL chez les femelles traitées avec 25 et 50 mg/kg/jour respectivement. On n’a pas calculé les valeurs de l’ASC dans le plasma chez les femelles traitées avec 110 mg/kg/jour, car on n’a pu obtenir des échantillons de plasma chez les 3 lapines qui ont survécu qu’à 2 moments seulement. Quatre décès survenus chez les lapines ayant reçu la dose de 110 mg/kg/jour ont été considérés comme possiblement liés au médicament. On a constaté une incidence accrue de diminution de la défécation et de selles molles dans tous les groupes traités. Des cas d’absence de selles ont été notés dans les groupes doses moyenne et forte; des râles et des selles mucoïdes n’ont été observés que dans le groupe forte dose. Des baisses importantes du poids corporel, du gain de poids corporel et de la consommation de nourriture ont été notées dans le groupe forte dose. La toxicité développementale a été mise en évidence dans le groupe forte dose par la survenue de 4 cas de résorption de tous les fœtus d’une portée et, dans les portées restantes, par une augmentation importante des pertes après implantation, une diminution du nombre de petits par portée et une baisse du poids de l’utérus et du poids des fœtus. Aucune malformation liée au médicament n’a été constatée au cours de cette étude.
La dose sans effet observable quant à la toxicité pour la mère et à la toxicité développementale était de 50 mg/kg/jour.
Études de toxicologie particulières
Du ritonavir a été ajouté aux aliments de souris et de rats pendant 13 semaines en prévision d’études de cancérogénicité de 2 ans chez ces espèces. On a administré des doses de 0, 200, 400, 600 et 1 000 mg/kg/jour aux souris, des doses de 0, 50, 100, 160 et 200 mg/kg/jour aux rats mâles et des doses de 0, 30, 75, 125 et 175 mg/kg/jour aux rats femelles. Dans les 2 espèces, la toxicité pour les organes cibles était semblable à ce qui avait été noté chez les rats dans l’étude de 3 mois portant sur l’administration par gavage oral, le foie, l’œil (rétine) et la thyroïde (chez le rat seulement) étant les organes cibles. L’exposition plasmatique générale (ASC) associée à la toxicité pour les organes cibles était semblable à l’exposition plasmatique observée durant l’étude de 3 mois chez le rat.
On a évalué le potentiel du ritonavir à produire une hypersensibilité de contact retardée chez le cobaye. La technique de maximisation a été utilisée dans cette étude, et les données recueillies ont indiqué que le ritonavir n’a pas provoqué d’hypersensibilité de contact retardée chez le cobaye.
Toxicité périnatale et postnatale
Rat
Le ritonavir a été administré par voie orale à des rates gravides à des doses de 0, 15, 35 ou 60 mg/kg/jour, à partir du jour 6 de la gestation. On a poursuivi le traitement tout au long de la période de gestation, de parturition et d’allaitement; la dernière dose a été administrée au jour 20 de la période post-partum. On n’a pas déterminé la concentration plasmatique du médicament au cours de cette étude. Aucun décès et aucun signe clinique lié au traitement n’ont été constatés parmi les mères de la génération F0. Les mères du groupe traité par 60 mg/kg/jour ont pris moins de poids et consommé moins de nourriture pendant les jours 6 à 9 de la gestation. La durée de la gestation, le nombre de petits par portée à la naissance et la survie et la croissance de la progéniture F1 n’ont pas été modifiés. Aucun effet sur le temps d’apparition des repères du développement ni sur l’apprentissage tel que mesuré par le test de réaction d’évitement passif n’a été mis en évidence. L’ontogenèse de nombreux réflexes n’a pas été modifiée. Les capacités de reproduction de la génération F1 n’ont pas été modifiées. Par conséquent, on a considéré que la dose sans effet observable quant à la toxicité développementale était de 60 mg/kg/jour, soit la dose éprouvée la plus élevée.