


Monographie de produit - Sandoz Darunavir
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| [Numéro et titre de la section], [Numéro et titre de la sous-section] | [AAAA-MM] |
| [Numéro et titre de la section], [Numéro et titre de la sous-section] | [AAAA-MM] |
Table des matières
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
TABLE DES MATIÈRES ..............................................................................................................2 PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ.................. 4 1 INDICATIONS ................................................................................................................ 4
1.1 Pédiatrie ............................................................................................................... 4 1.2 Gériatrie................................................................................................................ 4 2 CONTRE-INDICATIONS ................................................................................................. 4 4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.1 Considérations posologiques ................................................................................. 5 4.2 Posologie recommandée et modification posologique ............................................. 5 4.5 Dose oubliée ......................................................................................................... 7 5 SURDOSAGE ................................................................................................................. 8 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT ............................................................................................................ 8 7 MISES EN GARDE ET PRÉCAUTIONS .......................................................................... 8
7.1 Populations particulières...................................................................................... 13 7.1.1 Femmes enceintes ........................................................................................... 13 7.1.2 Femmes qui allaitent ........................................................................................ 13 7.1.3 Pédiatrie .......................................................................................................... 14 7.1.4 Gériatrie ........................................................................................................... 14 8 EFFETS INDÉSIRABLES .............................................................................................. 14
8.1 Aperçu des effets indésirables au médicament ..................................................... 14 8.2 Effets indésirables déterminés au cours des essais cliniques ................................ 14 8.2.1 Expérience issue des essais cliniques chez les patients pédiatriques ................. 19 8.3 Effets indésirables moins fréquents au cours des essais cliniques ......................... 19 8.4 Résultats hématologiques et biochimie cliniques anormaux .................................. 20
8.5 Effets indésirables déterminés après la commercialisation .................................... 26 9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 27
9.1 Interactions médicamenteuses graves ................................................................. 27 9.2 Aperçu interactions médicamenteuses ................................................................. 28 9.4 Interactions médicament-médicament .................................................................. 28 9.5 Interactions médicament-aliment.......................................................................... 57 9.6 Interactions médicament-herbe médicinale........................................................... 57 9.7 Effets au médicament sur les essais de laboratoire............................................... 57 10 PHARMACOLOGIE CLINIQUE ................................................................................... 57
10.1 Mode d’action.................................................................................................... 57 10.2 Pharmacodynamique......................................................................................... 57 10.3 Pharmacocinétique ............................................................................................ 58 11 ENTREPOSAGE,STABILITÉ ET TRAITEMENT ........................................................... 64 PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ............................................................ 65 13 RENSEIGNEMENTS PHARMACEUTIQUES ............................................................... 65 14 ESSAIS CLINIQUES ................................................................................................... 66
14.1 Essais cliniques par indication ........................................................................... 67 14.2 Études de base sur la biodisponibilité comparative ............................................. 81 15 MICROBIOLOGIE ....................................................................................................... 85 16 TOXICOLOGIE NON CLINIQUE .................................................................................. 90 RÉFÉRENCES .................................................................................................................... 92 RENSEIGNEMENTS POUR LES PATIENTS SUR LES MÉDICAMENTS.............................. 93
PrSANDOZ® DARUNAVIR
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Sandoz Darunavir (darunavir), co-administré avec du ritonavir 100 mg et d’autres agents antirétroviraux, est indiqué dans le traitement de l’infection au VIH-1 chez les patients ≥ 40 kg.
Pour une description des données cliniques à l’appui de cette indication, voir 4 POSOLOGIE ET ADMINISTRATION et 14 ESSAIS CLINIQUES.
1.1 Pédiatrie
Pédiatrie (≥ 40 kg.) :
Sandoz Darunavir, co-administré avec du ritonavir à faible dose et d’autres agents antirétroviraux, est indiqué pour le traitement de l’infection au VIH-1 chez les patients pédiatriques de ≥ 40 kg ayant déjà reçu un traitement antirétroviral (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS).
1.2 Gériatrie
Gériatrie (> 65 ans) :
Les études cliniques sur darunavir n’ont pas inclus suffisamment de patients âgés de 65 ans et plus pour permettre de déterminer s’ils répondaient au traitement différemment des patients plus jeunes. En général, on doit faire preuve de prudence lors de l’administration et de la surveillance du traitement par Sandoz Darunavir chez les patients âgés, étant donné la plus grande fréquence de diminution de la fonction hépatique, rénale ou cardiaque et de maladie ou de pharmacothérapie concomitante (voir 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS, et 10 PHARMACOLOGIE CLINIQUE).
2 CONTRE-INDICATIONS
Sandoz Darunavir est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à l’un des ingrédients de sa formulation ou à un composant de son contenant. Pour obtenir une liste complète des ingrédients, se référer à 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
Sandoz Darunavir est contre-indiqué chez les patients présentant une insuffisance hépatique sévère (Child-Pugh de classe C).
L’administration de Sandoz Darunavir/ritonavir rtv est contre-indiquée en concomitance avec des médicaments dont la clairance dépend en grande partie du système CYP3A4 et dont des concentrations plasmatiques élevées sont associées à des événements graves ou menaçant le pronostic vital (agents à index thérapeutique étroit). La co-administration de Sandoz Darunavir/rtv avec de la rifampicine ou du millepertuis commun est contre-indiquée, car cela peut réduire les concentrations plasmatiques de darunavir, ce qui peut entraîner une perte de l’effet thérapeutique et l’installation d’une résistance au médicament. Les médicaments qui sont contre-indiqués avec Sandoz Darunavir sont énumérés dans le Tableau 1 (voir également 9.4 Interactions médicament-médicament, Tableau 10 et Tableau 11).
| Tableau 1: Médicaments contre-indiqués avec Sandoz Darunavir/ritonavir rtv | |
| Classe de médicaments | Médicaments de cette classe contre-indiqués avec Sandoz Darunavir/rtv |
Antagonistes des adrénorécepteurs alpha-1 | alfuzosine |
| Antiarythmiques/antiangineux | amiodarone, dronédarone, ivabradine, lidocaïne (systémique) |
| Anticoagulants oraux directs (AOD) | apixaban, rivaroxaban |
| Antigoutteux | colchicine (chez les patients ayant une atteinte rénale et/ou hépatique) |
| Antimycobactériens | rifampicine |
| Antiviraux (antiviraux à action directe contre le virus de l’hépatite C [VHC]) | elbasvir/grazoprévir |
| Dérivés de l’ergot de seigle | dihydroergotamine, ergonovine, ergotamine |
| Produits à base de plantes médicinales | millepertuis commun (Hypericum perforatum) |
| Inhibiteurs de l’HMG-CoA réductase/ autres agents réduisant les lipides sériques | lovastatine, simvastatine lomitapide |
| Agents neuroleptiques | lurasidone, pimozide |
| Antagoniste des opioïdes | naloxégol |
| Inhibiteurs de la PDE-5 | sildénafil (pour le traitement de l’hypertension artérielle pulmonaire) |
| Agents sédatifs/hypnotiques | triazolam |
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
On doit toujours administrer Sandoz Darunavir (darunavir) avec du ritonavir comme potentialisateur pharmacocinétique et en association avec d’autres médicaments antirétroviraux. On doit donc consulter les renseignements généraux sur le ritonavir avant d’instaurer le traitement avec Sandoz Darunavir/rtv. Les antécédents thérapeutiques et, s’ils sont disponibles, les résultats d’analyses génotypiques et phénotypiques doivent déterminer le recours au traitement par Sandoz Darunavir/rtv (voir 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et modification posologique, Adultes).
4.2 Posologie recommandée et modification posologique
Les patients qui ont de la difficulté à avaler les comprimés de Sandoz Darunavir doivent communiquer avec leur médecin le plus rapidement possible pour discuter des autres solutions thérapeutiques possibles, comme une suspension orale.
Adultes
Les schémas posologiques oraux recommandés pour Sandoz Darunavir chez les patients adultes sont de 800 mg en association avec du ritonavir (100 mg) une fois par jour et avec des aliments ou de 600 mg en association avec du ritonavir (100 mg) deux fois par jour et avec des aliments. Le type de nourriture ne modifie pas l’exposition au darunavir (voir 9.5 Interactions médicament-aliment). La posologie de Sandoz Darunavir/rtv est présentée au Tableau 2.
| Tableau 2 : Dose recommandée des comprimés Sandoz Darunavir administrés avec du ritonavir (100 mg) chez les patients adultes | ||
Patients adultes n’ayant jamais reçu de traitement antirétroviral | Patients adultes ayant déjà reçu un traitement antirétroviral | |
Sans mutations associées à une résistance au darunavir (MAR DRV)a | Avec au moins une mutation associée à une résistance au darunavir (MAR DRV)a | |
| 800 mg (un comprimé de 800 mg) de Sandoz Darunavir en association avec 100 mg de ritonavir (un comprimé/une capsule de 100 mg ou 1,25 ml de la solution de ritonavir à 80 mg/ml), une fois par jour, avec des aliments | 800 mg (un comprimé de 800 mg) de Sandoz Darunavir en association avec 100 mg de ritonavir (un comprimé/une capsule de 100 mg ou 1,25 ml de la solution de ritonavir à 80 mg/ml), une fois par jour, avec des aliments | 600 mg (un comprimé de 600 mg) de Sandoz Darunavir en association avec 100 mg de ritonavir (un comprimé/une capsule de 100 mg ou 1,25 ml de la solution de ritonavir à 80 mg/ml), deux fois par jour, avec des aliments |
a MAR DRV : V11I, V321, L33F, I47V, I50V, I54M, I54L, T74P, L76V, I84V et L89V.
Il est recommandé d’effectuer un test de détermination du génotype du VIH chez les patients ayant déjà reçu un traitement antirétroviral. Toutefois, si le test n’est pas possible, il est recommandé d’administrer Sandoz Darunavir/rtv une fois par jour chez les patients n’ayant jamais reçu d’inhibiteur de la protéase et deux fois par jour chez ceux qui en ont déjà reçu.
Le type de nourriture ne modifie pas l’exposition au darunavir. Le ritonavir est utilisé comme potentialisateur pharmacocinétique de darunavir (voir 9.4 Interactions médicament-médicament et 10.3 Pharmacocinétique). Une augmentation de la dose de darunavir ou de ritonavir n’entraînerait probablement pas d’augmentation cliniquement pertinente de l’activité antivirale.
Patients âgés
En général, on doit faire preuve de prudence dans l’administration et le suivi de Sandoz Darunavir chez des patients âgés, étant donné la plus grande fréquence de diminution de la fonction hépatique, rénale ou cardiaque et de maladie ou de pharmacothérapie concomitante (voir 1 INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONSet 10 PHARMACOLOGIE CLINIQUE).
Patients pédiatriques
Sandoz Darunavir/ rtv ne doit pas être utilisé chez les patients pédiatriques de moins de 40 kg (voir 7 MISES EN GARDE ET PRÉCAUTIONSet 16 TOXICOLOGIE NON CLINIQUE).
Patients pédiatriques de ≥ 40 kg ayant déjà reçu un traitement antirétroviral La dose de Sandoz Darunavir recommandée pour les patients pédiatriques de ≥ 40 kg dépend de leur poids corporel (voir le tableau 3) et ne doit pas dépasser la dose recommandée pour les adultes (darunavir/rtv à 600/100 mg b.i.d.) (voir 14 ESSAIS CLINIQUES). Sandoz Darunavir doit être pris en association avec du ritonavir deux fois par jour et avec des aliments. Le type de nourriture ne modifie pas l’exposition au darunavir (voir 10 PHARMACOLOGIE CLINIQUE, Effets des aliments sur l’absorption orale).
Avant de prescrire Sandoz Darunavir à des enfants pesant 40 kg ou plus, on doit évaluer leur capacité à avaler des comprimés. Les patients qui ont de la difficulté à avaler les comprimés de Sandoz Darunavir doivent communiquer avec leur médecin le plus rapidement possible pour discuter des autres solutions thérapeutiques possibles, comme une suspension orale. Sandoz Canada Inc. ne fournit pas de suspension orale du darunavir.
Le tableau suivant présente la posologie recommandée pour les patients pédiatriques de ≥ 40 kg en fonction de leur poids :
| Tableau 3 : Dose recommandée pour les patients pédiatriques de ≥ 40 kg ayant déjà reçu un traitement, ayant au moins une mutation associée à une résistance au darunavir (MAR DRV)a et utilisant des comprimés de Sandoz Darunavir en association avec du ritonavirb | |
| Poids | Dose (deux fois par jour avec de la nourriture) |
| (kg) (lbs) | |
| ≥ 40 kg ≥ 88 lbs | 600 mg Sandoz Darunavir avec 100 mg (1,25 mL) ritonavir deux fois par jour |
a DRV-RAMs: V11I, V321, L33F, I47V, I50V, I54M, I54L, T74P, L76V, I84V et L89V b Administré sous forme de comprimés, de capsules ou de solution orale : 80 mg/mL
Patients pédiatriques n’ayant jamais reçu de traitement antirétroviral
L’innocuité et l’efficacité de darunavir/rtv n’ont pas été établies chez les patients pédiatriques n’ayant jamais reçu de traitement antirétroviral.
Insuffisance hépatique
L’efficacité et l’innocuité de darunavir n’ont pas été établies chez les patients qui présentent une insuffisance hépatique sévère (voir 2 CONTRE-INDICATIONS). Aucun ajustement de posologie n’est nécessaire chez les patients qui présentent une insuffisance hépatique légère ou modérée (voir 10.3 Pharmacocinétique).
Insuffisance rénale
Aucun ajustement posologique n’est requis chez les insuffisants rénaux (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal et 10.3 Pharmacocinétique).
Prise de didanosine
L’administration de la didanosine entérosoluble et celle du darunavir associé au ritonavir à faible dose doivent être séparées d’au moins 2 heures pour éviter des problèmes d’incompatibilité des formulations.
4.5 Dose oubliée
Patients prenant 600 mg de Sandoz Darunavir deux fois par jour
La dose oubliée doit être prise dès que possible, si l’oubli est remarqué dans les 6 heures suivant l’heure habituelle. La dose suivante de Sandoz Darunavir et de ritonavir doit être prise à l’heure habituelle. Si on a oublié de prendre une dose de Sandoz Darunavir ou de ritonavir et que plus de six heures se sont écoulées depuis l’heure prévue, on prendra la dose suivante de Sandoz Darunavir et de ritonavir à l’heure habituelle. Il ne faut pas doubler la dose.
Patients prenant 800 mg de Sandoz Darunavirune fois par jour
La dose oubliée (un comprimé de 800 mg) doit être prise dès que possible, si l’oubli est remarqué dans les 12 heures suivant l’heure habituelle. La dose suivante de Sandoz Darunavir (un comprimé de 800 mg) et de ritonavir doit être prise à l’heure habituelle. Si on a oublié de prendre une dose de Sandoz Darunavir (un comprimé de 800 mg) ou de ritonavir et que plus de 12 heures se sont écoulées depuis l’heure prévue, on prendra la dose suivante de Sandoz Darunavir (un comprimé de 800 mg) et de ritonavir à l’heure habituelle. Il ne faut pas doubler la dose.
5 SURDOSAGE
L’expérience du surdosage aigu avec darunavir/rtv est limitée chez l’être humain. Des doses uniques allant jusqu’à 3 200 mg de solution orale de darunavir seule et jusqu’à 1 600 mg de la préparation en comprimés de darunavir pris en association avec le ritonavir ont été administrées à des volontaires sains sans entraîner de symptômes indésirables.
On ne connaît pas d’antidote spécifique à Sandoz Darunavir. Le traitement du surdosage de Sandoz Darunavir consiste à assurer les mesures de soutien habituelles avec surveillance des signes vitaux et de l’état clinique du patient. Comme le darunavir se lie en grande partie aux protéines du plasma, la dialyse sera vraisemblablement peu efficace pour éliminer une quantité significative de la substance active.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET
CONDITIONNEMENT
Comprimés Sandoz Darunavir à 600 mg
Les comprimés Sandoz Darunavir (darunavir) à 600 mg se présentent sous forme de comprimé pelliculé orange, ovale, porte les inscriptions en creux «600» d’un côté et est plain de l’autre.
Comprimés Sandoz Darunavir à 800 mg
Les comprimés Sandoz Darunavir (darunavir) à 800 mg se présentent sous forme de comprimé pelliculé rouge foncé de forme ovale, porte les inscriptions en creux «800» d’un côté et est plain de l’autre.
Chaque comprimé contient également les ingrédients inactifs suivants : cellulose microcristalline, crospovidone, dioxyde de titane, macrogol, poly (alcool vinylique), silice colloïdale anhydre, stéarate de magnésium, talc. Les comprimés suivants contiennent les couleurs additionnelles suivantes:
Comprimé 600 mg: FCF jaune de Sunset
Comprimé 800 mg: oxyde de fer rouge
Les comprimés Sandoz Darunavir sont présentés en flacons comme suit : Comprimés à 600 mg : flacons de 60 comprimés.
Comprimés à 800 mg : flacons de 30 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Sandoz Darunavir (darunavir) doit être administré avec du ritonavir à faible dose pour assurer son effet thérapeutique (voir 4 POSOLOGIE ET ADMINISTRATION, 9.4 Interactions médicament-médicament, et 10.3 Pharmacocinétique). Si on ne co-administre pas correctement Sandoz Darunavir avec du ritonavir, on obtiendra des taux plasmatiques réduits de Sandoz Darunavir qui ne suffiront peut-être pas à produire l’effet antiviral désiré. On doit en aviser les patients. Pour plus de détails sur les précautions à prendre, on se reportera à la monographie du ritonavir.
Sandoz Darunavir n’est pas un traitement définitif de l’infection au VIH-1 ou du sida. Les patients recevant le darunavir ou toute autre thérapie antirétrovirale peuvent continuer à développer des infections opportunistes et d’autres complications de l’infection au VIH-1.
On n’a pas établi que le traitement par le darunavir réduit le risque de transmission du VIH-1 à d’autres personnes.
En raison de l'inhibition du CYP3A par le darunavir, l’administration concomitante de Sandoz Darunavir et de quétiapine pourrait entraîner une augmentation de la concentration de quétiapine. Des effets indésirables graves et menaçant le pronostic vital liés à la quétiapine ont été signalés lors de l’utilisation avec des inhibiteurs du CYP3A. Sandoz Darunavir ne doit pas être administré en association avec la quétiapine (voir 9 INTERACTIONS MÉDICAMENTEUSES). Une surveillance et des réductions de dose pourraient être requises si nécessaire.
Carcinogenèse et mutagenèse
Le potentiel carcinogène du darunavir a été évalué par administration orale (gavage) chez la souris et le rat pendant une période allant jusqu’à 104 semaines. Des augmentations dose-dépendantes de l’incidence des adénomes et carcinomes hépatocellulaires ont été observées chez les mâles et les femelles des deux espèces, ainsi qu’une augmentation de l’incidence des adénomes folliculaires thyroïdiens chez le rat mâle. Ces résultats sont considérés comme peu pertinents pour les êtres humains. D’après les mesures d’ASC, l’exposition au darunavir aux doses étudiées a été inférieure ou approximativement équivalente à l’exposition chez l’être humain à la dose thérapeutique recommandée (voir 16 TOXICOLOGIE NON CLINIQUE, Carcinogenèse et Cancérogénicité).
Le darunavir ne s’est pas révélé mutagène ou génotoxique lors d’une série de tests in vitro et in vivo comprenant le test de mutation inverse bactérienne (Ames), le test d’aberration chromosomique sur lymphocytes humains et le test du micronoyau in vivo chez la souris (voir 16 TOXICOLOGIE NON CLINIQUE, Carcinogenèse et Cancérogénicité).
Endocrinien/métabolisme
Diabète sucré/hyperglycémie
On a signalé le développement d’un diabète sucré, l’exacerbation d’un diabète sucré existant et une hyperglycémie pendant la période de surveillance en postcommercialisation chez des patients infectés par le VIH et traités par inhibiteurs de la protéase (IP). Certains patients ont dû commencer à recevoir de l’insuline ou des hypoglycémiants oraux ou ajuster la dose de ces agents afin de traiter ces effets. Certains sujets ont développé une acidocétose diabétique. L’hyperglycémie a persisté chez certains des patients qui ont arrêté de prendre les IP. Comme ces incidents ont été signalés volontairement dans le cadre de la pratique clinique, on ne peut pas faire d’estimation de la fréquence de ces événements et on n’a pas établi de rapport causal entre le traitement par IP et ces événements.
Distribution de tissus adipeux
La redistribution/accumulation de tissus adipeux, avec obésité centrale, empâtement de la nuque et du cou (cou de bison), fonte musculaire périphérique, fonte musculaire faciale, développement des glandes mammaires ou aspect cushingoïde, a été observée chez les patients recevant des antirétroviraux. On ignore actuellement le mécanisme et les conséquences à long terme de ces effets. On n’a pas établi de rapport causal.
Hématologique
Une augmentation des saignements, incluant des hématomes cutanés spontanés et des hémarthroses, a été signalée chez des patients hémophiles de type A et B traités par des inhibiteurs de la protéase. Chez certains patients, un facteur VIII additionnel a été administré. Dans plus de la moitié des cas signalés, le traitement par inhibiteurs de la protéase a été poursuivi ou réintroduit. On n’a pas établi de rapport causal entre le traitement par inhibiteur de la protéase et ces événements; cependant, la fréquence des épisodes de saignements doit être étroitement surveillée chez les patients sous Sandoz Darunavir/rtv.
Élévations lipidiques
Le traitement par le darunavir a entraîné dans certains cas une augmentation des concentrations de cholestérol total et de triglycérides. Une évaluation des triglycérides et du cholestérol devrait être réalisée avant d’instaurer un traitement par Sandoz Darunavir et à intervalles réguliers au cours du traitement. Les désordres lipidiques devraient être pris en charge en fonction du tableau clinique. Se reporter au Tableau 10 et au Tableau 11 pour des informations complémentaires sur les interactions médicamenteuses potentielles entre le darunavir et des inhibiteurs de l’HMG-CoA réductase ou d’autres agents réduisant les lipides sériques.
Hépatique/biliaire/pancréatique
Dysfonction hépatique
Sandoz Darunavir est contre-indiqué chez les patients présentant une insuffisance hépatique sévère (Child-Pugh de classe C) (voir 2 CONTRE-INDICATIONS). Les patients ayant une atteinte hépatique légère ou modérée (Child-Pugh de classe A ou B respectivement) doivent être étroitement surveillés.
Les patients présentant une hépatite chronique B ou C et traités avec un traitement antirétroviral combiné ont un risque accru d’événements indésirables hépatiques sévères et potentiellement mortels. Chez ces patients co-infectés par une hépatite B ou C, peu de données sont actuellement disponibles sur l’utilisation du darunavir en association avec du ritonavir à faible dose.
Hépatotoxicité
Des cas d’hépatite d’origine médicamenteuse (p. ex. hépatite aiguë, hépatite cytolytique) ont été signalés lors de l’utilisation de darunavir/rtv. Dans le cadre du programme de développement clinique (n = 3 063), des cas d’hépatite ont été signalés chez 0,5 % des patients recevant un traitement d’association comprenant darunavir/rtv.
En période de post-commercialisation ont été signalés des cas d’hépatite clinique et de décompensation hépatique, mortels pour certains. Ils sont en général survenus chez des patients porteurs d’une maladie VIH avancée et prenant de multiples médicaments en concomitance, ou présentant des comorbidités dont une co-infection de type hépatite B ou C, et/ou développant un syndrome inflammatoire de reconstitution immunitaire. On n’a pas établi de relation causale avec le traitement par darunavir/rtv.
Les patients présentant une dysfonction hépatique préexistante, dont une hépatite chronique B ou C, sont plus fréquemment atteints d’anomalies de la fonction hépatique pendant un traitement antirétroviral combiné. Un suivi approprié est nécessaire avant d’instaurer le traitement par Sandoz Darunavir/rtv et une surveillance renforcée doit être envisagée chez les patients qui présentent au départ une élévation des taux de transaminases, une hépatite B ou C active ou une affection hépatique sous-jacente, surtout pendant quelques mois au début du traitement avec Sandoz Darunavir/rtv. Des signes de dysfonction hépatique nouvelle ou d’aggravation d’une dysfonction hépatique existante (y compris une élévation cliniquement importante des enzymes hépatiques et/ou des symptômes tels que fatigue, anorexie, nausées, ictère, urines foncées, sensibilité du foie au toucher ou hépatomégalie) chez des patients sous Sandoz Darunavir/rtv devraient amener le prescripteur à envisager l’interruption ou l’arrêt du traitement.
Pour en savoir plus sur la pharmacocinétique de doses multiples de darunavir chez les patients présentant une atteinte hépatique, voir 10 PHARMACOLOGIE CLINIQUE.
Pancréatique
Des cas de pancréatite ont été observés chez des patients traités par darunavir/rtv, notamment chez ceux qui avaient développé une augmentation marquée du taux de triglycérides. Bien qu’une relation de cause à effet avec le darunavir n’ait pas été établie, une élévation marquée des triglycérides est un facteur de risque de développement d’une pancréatite (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Élévations lipidiques). Les patients présentant une maladie au VIH avancée peuvent être à risque d’élévation des triglycérides et de pancréatite, et les patients ayant des antécédents de pancréatite peuvent avoir un risque accru de récurrence pendant le traitement par darunavir/rtv.
Immunitaire
Syndrome inflammatoire de reconstitution immunitaire
Pendant la phase initiale de traitement, les patients répondant au traitement antirétroviral peuvent développer une réponse inflammatoire aux infections opportunistes torpides ou résiduelles (comme les infections au complexe Mycobacterium avium (CMA) ou au cytomégalovirus (CMV), la pneumonie à Pneumocystis jirovecii ou la tuberculose) qui peuvent nécessiter une évaluation plus approfondie et un traitement.
Des troubles auto-immuns (tels que la maladie de Graves, l’hépatite auto-immune, la polymyosite et le syndrome de Guillain-Barré) ont aussi été observés dans les cas de reconstitution immunitaire. Toutefois, le délai avant l’apparition de ces troubles est plus variable et ils peuvent même survenir plusieurs mois après le début du traitement.
Rénal
Dysfonction rénale
L’analyse pharmacocinétique de population a indiqué que les paramètres pharmacocinétiques du darunavir n’étaient pas affectés de façon significative chez les patients infectés par le VIH-1 présentant une atteinte rénale modérée (clairance de la créatinine entre 30 et 60 ml/min, n = 20). On ne dispose pas de données pharmacocinétiques pour les patients infectés par le VIH-1 atteints d’insuffisance rénale sévère ou de néphropathie au stade terminal. Toutefois, comme la clairance du darunavir par voie rénale est limitée, on ne s’attend pas à une baisse de la clairance totale de l’organisme chez les insuffisants rénaux. Le darunavir et le ritonavir se lient en grande partie aux protéines plasmatiques et il est donc peu probable qu’ils soient éliminés en proportion importante par l’hémodialyse ou la dialyse péritonéale (voir 4 POSOLOGIE ET ADMINISTRATION et 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance rénale).
Sensibilité/Résistance
Le darunavir renferme une fraction sulfamide. On doit utiliser Sandoz Darunavir avec prudence chez les patients présentant une allergie connue aux sulfamides. On ignore le risque de sensibilité croisée entre les médicaments de la classe des sulfamides et le darunavir. Dans des études cliniques sur l’association darunavir/ritonavir, l’incidence et la sévérité des éruptions cutanées étaient similaires chez les patients avec et sans antécédents d’allergie aux sulfamides.
La peau
Réactions cutanées graves
Dans le cadre du programme de développement clinique (n = 3 063), des réactions cutanées graves pouvant être accompagnées d’une fièvre et/ou d’une élévation des transaminases ont été rapportées chez 0,4 % des patients. De rares cas de syndrome de Stevens-Johnson (< 0,1 %) ont été rapportés. Après la commercialisation du produit, des cas de nécrolyse épidermique toxique, d’éruption d’origine médicamenteuse s’accompagnant d’une éosinophilie et de symptômes systémiques (syndrome DRESS) ainsi que des cas de pustulose exanthématique aiguë généralisée ont été signalés très rarement (< 0,01 %).
Si des signes ou des symptômes de réactions cutanées graves se développent, il faut arrêter immédiatement le traitement par Sandoz Darunavir. Ces signes peuvent comprendre parmi d’autres : éruption cutanée grave ou éruption cutanée accompagnée de fièvre, malaise général, fatigue, douleurs musculaires ou articulaires, ampoules, lésions buccales, conjonctivite, hépatite et/ou éosinophilie.
Des éruptions cutanées (de tous grades indépendamment du rapport causal) se sont développées chez 10,3 % des patients traités par le darunavir (voir 8 EFFETS INDÉSIRABLES). Il s’agissait en général d’éruptions de sévérité légère à modérée, souvent apparues dans les quatre premières semaines de traitement et résolues pendant la continuation du traitement. Le taux d’abandon du traitement en raison d’éruptions cutanées chez les patients recevant darunavir/rtv a été de 0,5 %.
Le darunavir renferme une fraction sulfamide. On doit utiliser Sandoz Darunavir avec prudence chez les patients présentant une allergie connue aux sulfamides. Dans des études cliniques sur darunavir/rtv, l’incidence et la sévérité des éruptions cutanées étaient similaires chez les patients avec et sans antécédents d’allergie aux sulfamides.
Des éruptions cutanées sont survenues plus fréquemment chez des patients ayant déjà été traités recevant un traitement combinant darunavir/rtv + raltégravir par comparaison aux patients recevant du darunavir sans raltégravir ou du raltégravir sans darunavir/rtv. Cependant, le taux de survenue des éruptions cutanées considérées comme étant liées au médicament était similaire dans les trois groupes. Ces éruptions étaient de sévérité légère à modérée et n’ont pas entrainé de modification thérapeutique ou d’arrêt du traitement.
7.1 Populations particulières
7.1.1 Femmes enceintes :
L’utilisation de Sandoz Darunavir pendant la grossesse est à proscrire à moins que l’avantage thérapeutique possible justifie le risque potentiel.
On ne dispose pas d’études pertinentes et bien contrôlées sur l’utilisation du darunavir chez les femmes enceintes.
Le darunavir/ritonavir (600/100 mg deux fois par jour, ou 800/100 mg une fois par jour) en association avec un traitement de base a été évalué au cours d’une étude clinique chez 36 femmes enceintes pendant les deuxième et troisième trimestres de la grossesse, et le postpartum. Les données pharmacocinétiques démontrent que l’exposition au darunavir et au ritonavir dans le cadre d’un traitement antirétroviral était inférieure pendant la grossesse par comparaison au post-partum (6 à 12 semaines). Dans les deux groupes, la réponse virologique a été maintenue durant toute la durée de l’étude. Aucune transmission de la mère à l’enfant n’a été signalée chez les nourrissons des 31 sujets restés sous traitement antirétroviral jusqu’à l’accouchement. L’association darunavir/ritonavir a été bien tolérée pendant la grossesse et le post-partum. Aucune nouvelle donnée sur l’innocuité n’a été signalée par rapport au profil d’innocuité connu du darunavir/ritonavir chez les patients adultes infectés par le VIH-1 (voir 10.3 Pharmacocinétique).
Les études animales n’ont pas indiqué de toxicité sur le développement ni d’effet sur la fonction reproductive ou la fertilité. Cependant, en raison d’une biodisponibilité limitée ou de contraintes posologiques, les expositions obtenues chez les animaux (d’après l’ASC) ne représentaient que 50 % (souris et rat) et 5 % (lapin) de celles obtenues chez l’être humain à la dose clinique recommandée avec potentialisation par le ritonavir (voir 16 TOXICOLOGIE NON CLINIQUE, Reproduction et développement).
Le Registre des grossesses sous traitement antirétroviral a répertorié des cas prospectifs de femmes enceintes exposées à des schémas thérapeutiques contenant du darunavir. Ces grossesses ont abouti à des naissances vivantes et l’exposition a eu lieu au cours du premier trimestre dans la majorité des cas. Aucun problème d’innocuité associé au darunavir n’a été signalé à ce jour.
Registre des grossesses sous traitement antirétroviral : Un registre appelé Antiretroviral Pregnancy Registry a été établi pour surveiller l’évolution de la mère et du fœtus lors de grossesses chez des femmes exposées à Sandoz Darunavir. Nous encourageons les médecins à enregistrer leurs patientes en composant le 1-800-258-4263.
7.1.2 Femmes qui allaitent :
Les mères infectées par le VIH ne doivent pas allaiter pour éviter le risque de transmission postnatale du VIH. On ignore si le darunavir est excrété dans le lait maternel. Les études réalisées chez les rates ont montré que le darunavir était excrété dans le lait de rates allaitantes et qu’à dose élevée (1 000 mg/kg/jour) une toxicité s’était manifestée. En raison du risque de transmission du VIH et du risque d’événements indésirables graves chez les nourrissons, on doit aviser les mères de ne pas allaiter leur enfant si elles reçoivent Sandoz Darunavir (voir 16 TOXICOLOGIE NON CLINIQUE, Reproduction et développement).
7.1.3 Pédiatrie :
Pédiatrie (< 3 ans) :
La pharmacocinétique, l’innocuité, la tolérabilité et l’efficacité de darunavir n’ont pas été établies chez les enfants de moins de 40 kg.
Patients pédiatriques n’ayant jamais été traités par un antirétroviral
La pharmacocinétique, l’innocuité, la tolérabilité et l’efficacité de darunavir n’ont pas été établies chez les patients pédiatriques n’ayant jamais été traités par un antirétroviral.
7.1.4 Gériatrie :
Gériatrie (> 65 ans) :
Les études cliniques sur le darunavir n’ont pas inclus suffisamment de patients âgés de 65 ans et plus pour permettre de déterminer s’ils répondaient au traitement différemment des patients plus jeunes. En général, on doit faire preuve de prudence dans l’administration et le suivi de Sandoz Darunavir chez des patients âgés, étant donné la plus grande fréquence de diminution de la fonction hépatique, rénale ou cardiaque et de maladie ou de pharmacothérapie concomitante.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables au médicament
Pendant le programme de développement clinique (n = 3 063), 65,9 % des patients ont présenté au moins un effet indésirable médicamenteux (EIM). L’exposition totale moyenne des patients était de 57,5 semaines. Les EIM les plus fréquents ont été la diarrhée (23,7 %), les nausées (14,9 %), les céphalées (13,8 %) et l’éruption cutanée (10,3 %). La majorité d’entre eux ont été de sévérité légère ou modérée. L’incidence globale des EIM de grades 3 et 4 a été de 15,1 %. Les EIM les plus fréquents de grades 3 ou 4 ont été la diarrhée (1,3 %) ou des anomalies de laboratoire : enzymes hépatiques augmentées (3,4 %), hypertriglycéridémie (2,9 %), enzymes pancréatiques augmentées (2,7 %) et hypercholestérolémie (1,4 %). L’abandon du traitement en raison d’EIM a été fréquente (2,5 %). Les EIM ayant entraîné le plus fréquemment l’abandon du traitement ont été les suivants : éruption cutanée (0,5 %), enzymes hépatiques augmentées (0,6 %), diarrhée (0,3 %) et nausées (0,3 %).
8.2 Effets indésirables déterminés au cours des essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables qui sont tirés d’essais cliniques peuvent être utiles pour identifier et estimer des événements indésirables des médicaments dans le monde réel.
Patients adultes n’ayant jamais été traités par des antirétroviraux
L’évaluation de l’innocuité est fondée sur l’ensemble des données sur l’innocuité provenant de l’essai de phase III TMC114-C211, randomisé et contrôlé sans insu, qui a comparé darunavir/ rtv à 800/100 mg une fois par jour au lopinavir/ritonavir à 800/200 mg par jour chez des patients adultes infectés par le VIH-1 et n’ayant jamais été traités par un antirétroviral. L’exposition totale moyenne en semaines, chez les patients du groupe ayant reçu darunavir/rtv à 800/100 mg die et chez ceux du groupe ayant reçu le lopinavir/ritonavir à 800/200 mg par jour était respectivement de 162,5 et de 153,5.
L’abandon du traitement en raison d’événements indésirables ou d’événements liés au VIH s’est élevé à 4,7 % des patients appartenant au groupe darunavir/rtv et à 12,7 % des patients du groupe LPV/rtv.
La majorité des effets indésirables médicamenteux signalés pendant le traitement par darunavir/rtv à 800/100 mg die étaient de sévérité légère. Les effets indésirables les plus fréquents avec darunavir/rtv à 800/100 mg die (≥ 5 %) de sévérité au moins modérée (≥ grade 2) étaient la diarrhée, les céphalées et la douleur abdominale.
Les effets indésirables de darunavir/rtv à 800/100 mg die d’intensité au moins modérée (≥ grade
- 2) chez des patients adultes infectés par le VIH-1 n’ayant jamais été traités par des antirétroviraux sont présentés au Tableau 4.
Tableau 4: Effets indésirables médicamenteuxa d’intensité au moins modérée (≥ grade 2) signalés chez au moins 1 % des patients adultes infectés par le VIH-1 n’ayant jamais été traités par des antirétroviraux qui ont reçu darunavir/rtv à 800/100 mg die | ||
Classe de systèmes-organes Terme préférentiel | Étude randomisée TMC114-C211 (jusqu’à 192 semaines) | |
Darunavir/rtv 800/100 mg die + TDF/FTC n = 343 | Lopinavir/ritonavir 800/200 mg par jour + TDF/FTC n = 346 | |
| Affections gastro-intestinales | ||
| Douleur abdominale | 5,8 % | 6,1 % |
| Diarrhée | 8,7 % | 15,9 % |
| Nausées | 4,1 % | 3,8 % |
| Vomissements | 2,0 % | 3,5 % |
| Troubles du métabolisme et de la nutrition | ||
| Anorexie | 1,5 % | 0,9 % |
| Affections du système nerveux | ||
| Céphalées | 6,7 % | 5,5 % |
| Affections de la peau et du tissu sous-cutané | ||
| Prurit | 1,2 % | 0,9 % |
| Éruptions cutanées | 6,1 % | 6,6 % |
| Urticairesb | 1,2 % | 0,6 % |
n = nombre total de patients par groupe de traitement
TDF = fumarate de ténofovir disoproxil
FTC = emtricitabine
a À l’exclusion des anomalies de laboratoire signalées comme effets indésirables médicamenteux
b Effet indésirable médicamenteux également décelé à partir des données recueillies après la commercialisation
Patients adultes ayant déjà reçu un traitement antirétroviral
L’évaluation de l’innocuité est fondée sur l’ensemble des données sur l’innocuité provenant de l’essai de phase III TMC114-C214, randomisé et contrôlé sans insu, qui a comparé darunavir/rtv à 600/100 mg b.i.d. avec le lopinavir/ritonavir à 400/100 mg b.i.d. chez des patients adultes infectés par le VIH-1 ayant déjà reçu un traitement antirétroviral. L’exposition totale moyenne était de 80,7 semaines chez les patients ayant reçu darunavir/rtv à 600/100 mg b.i.d. et de 76,4 semaines chez ceux ayant reçu le lopinavir/ritonavir à 400/100 mg b.i.d.
L’abandon du traitement en raison d’événements indésirables ou d’événements liés au VIH s’est élevé à 7,7 % des patients appartenant au groupe darunavir/rtv et à 8,1 % des patients du groupe LPV/rtv.
La majorité des effets indésirables médicamenteux signalés pendant le traitement par darunavir/rtv à 600/100 mg b.i.d. était de sévérité légère. Les effets indésirables les plus fréquents de darunavir/rtv à 600/100 mg b.i.d. (≥ 5 %) d’intensité au moins modérée (≥ grade 2) étaient les suivants : diarrhée, hypertriglycéridémie, hypercholestérolémie, nausées, douleur abdominale, vomissements, lipodystrophie, enzymes hépatiques augmentées et éruption cutanée.
Le Tableau 5 présente les effets indésirables médicamenteux d’intensité au moins modérée (≥ grade 2) signalés chez au moins 1 % des patients adultes infectés par le VIH-1 recevant darunavir/rtv à 600/100 mg b.i.d. et ayant déjà été traités par des antirétroviraux.
Tableau 5 : Effets indésirables médicamenteuxa d’intensité au moins modérée (≥ grade 2) signalés chez au moins 1 % des patients adultes infectés par le VIH-1 et ayant déjà été traités par des antirétroviraux qui ont reçu darunavir/rtv à 600/100 mg b.i.d. | ||
Classe de systèmes-organes Terme préférentiel | Étude randomisée TMC114-C214 (jusqu’à 96 semaines) | |
Darunavir/rtv 600/100 mg b.i.d. + TBO n=298 | lopinavir/rtv 400/100 mg b.i.d. + TBO n=297 | |
| Affections gastro-intestinales | ||
| Distension abdominale | 2,0% | 0,3% |
| Douleur abdominale | 5,7% | 2,7% |
| Diarrhée | 14,4% | 19,9% |
| Dyspepsie | 2,0% | 1,0% |
| Nausée | 7,0% | 6,4% |
| Vomissements | 5,4% | 2,7% |
| Troubles généraux et anomalies au site d’administration | ||
| Asthénie | 3,0% | 1,0% |
| Fatigue | 1,3% | 1,3% |
| Troubles du métabolisme et de la nutrition | ||
| Anorexie | 1,7% | 2,0% |
| Diabète sucré | 1,7% | 0,3% |
| Affections musculosquelettiques et du tissu conjonctif | ||
Tableau 5 : Effets indésirables médicamenteuxa d’intensité au moins modérée (≥ grade 2) signalés chez au moins 1 % des patients adultes infectés par le VIH-1 et ayant déjà été traités par des antirétroviraux qui ont reçu darunavir/rtv à 600/100 mg b.i.d. | ||
Classe de systèmes-organes Terme préférentiel | Étude randomisée TMC114-C214 (jusqu’à 96 semaines) | |
Darunavir/rtv 600/100 mg b.i.d. + TBO n=298 | lopinavir/rtv 400/100 mg b.i.d. + TBO n=297 | |
| Myalgie | 1,0% | 0,7% |
| Affections du système nerveux | ||
| Céphalées | 2,7% | 3,0% |
| Affections de la peau et du tissu sous-cutané | ||
| Lipodystrophie (lipohypertrophie, lipodystrophie et lipoatrophie) | 5,4% | 4,4% |
| Prurit | 1,0% | 1,0% |
| Éruptions cutanées | 7,0% | 3,0% |
n = nombre total de patients par groupe de traitement
TBO = traitement de base optimisé
a À l’exclusion des anomalies de laboratoire signalées comme effets indésirables médicamenteux
Des données supplémentaires sur l’innocuité ont été obtenues dans le cadre de l’essai TMC114-C229 randomisé et contrôlé sans insu, qui a comparé darunavir/rtv à 800/100 mg die à darunavir/rtv à 600/100 mg b.i.d. chez des patients infectés par le VIH-1 ayant déjà reçu un traitement antirétroviral et dont le test de résistance génotypique au moment de la sélection n’a révélé aucune mutation de résistance au darunavir. Les effets indésirables médicamenteux d’intensité au moins modérée (≥ grade 2) signalés chez au moins 1 % des patients traités par darunavir sont présentés au Tableau 6.
Tableau 6 : Effets indésirables médicamenteuxa d’intensité au moins modérée (≥ grade 2) signalés chez au moins 1 % des patients adultes infectés par le VIH-1 ayant déjà reçu un traitement antirétroviral et sans mutations associées à une résistance au darunavir qui ont reçu darunavir/rtv à 800/100 mg une fois par jour et darunavir/rtv à 600/100 b.i.d. | ||
Étude randomisée TMC114-C229 Semaine 48 | ||
Classe de systèmes-organes Terme préférentiel | Darunavir/rtv 800/100 mg une fois par jour + TBOb n=294 | Darunavir/rtv 600/100 mg b.i.d. + TBOb n=296 |
| Affections gastro-intestinales | ||
| Douleur abdominale | 3,1% | 2,4% |
| Diarrhée | 5,8% | 5,4% |
| Dyspepsie | 0,3% | 1,4% |
Tableau 6 : Effets indésirables médicamenteuxa d’intensité au moins modérée (≥ grade 2) signalés chez au moins 1 % des patients adultes infectés par le VIH-1 ayant déjà reçu un traitement antirétroviral et sans mutations associées à une résistance au darunavir qui ont reçu darunavir/rtv à 800/100 mg une fois par jour et darunavir/rtv à 600/100 b.i.d. | ||
Étude randomisée TMC114-C229 Semaine 48 | ||
Classe de systèmes-organes Terme préférentiel | Darunavir/rtv 800/100 mg une fois par jour + TBOb n=294 | Darunavir/rtv 600/100 mg b.i.d. + TBOb n=296 |
| Nausées | 4,8% | 5,1% |
| Vomissements | 3,4% | 5,4% |
| Troubles du métabolisme et de la nutrition | ||
| Anorexie | 0,3% | 1,4% |
| Diabète sucré | 0,3% | 1,0% |
| Affections musculosquelettiques et du tissu conjonctif | ||
| Myalgie | 0,7% | 1,4% |
| Affections du système nerveux | ||
| Céphalées | 3,4% | 4,4% |
| Affections de la peau et du tissu sous-cutané | ||
| Éruptions cutanées | 2,0% | 0,3% |
n = nombre total de patients par groupe de traitement
a À l’exclusion des anomalies de laboratoire signalées comme effets indésirables médicamenteux
b TBO = traitement de base optimisé
Autres effets indésirables liés à darunavir/rtv signalés chez des patients adultes dans le cadre d’autres essais cliniques
L’autre effet indésirable médicamenteux pertinent identifié dans le cadre d’autres essais cliniques a été l’ostéonécrose (0,4 %).
Effets indésirables graves
Les effets indésirables graves d’intensité au moins modérée (≥ grade 2) signalés en présence de darunavir/rtv dans le cadre des études de phase IIb et de phase III sont les suivants : douleur abdominale, hépatite aiguë, pancréatite aiguë, anorexie, asthénie, diabète sucré, diarrhée, fatigue, céphalées, augmentation du taux d’enzymes hépatiques, hypercholestérolémie, hyperglycémie, hypertriglycéridémie, syndrome inflammatoire de reconstitution immunitaire, augmentation du taux de cholestérol LDL, nausées, augmentation du taux d’enzymes pancréatiques, éruption cutanée, syndrome de Stevens-Johnson et vomissements.
Patients co-infectés par le virus de l’hépatite B et/ou de l’hépatite C
L’incidence des événements indésirables et des anomalies de laboratoire a été comparable chez les patients co-infectés par le virus de l’hépatite B et/ou C et les patients non co-infectés, exception faite de l’élévation des enzymes hépatiques. Les patients co-infectés par le virus de l’hépatite B et/ou C et recevant darunavir/rtv ont été plus susceptibles de présenter des taux élevés de transaminases hépatiques déjà présents au départ ou apparus en cours de traitement que les patients sans hépatite virale chronique. Les patients co-infectés par une hépatite chronique B et/ou C doivent être suivis en conséquence.
8.2.1 Expérience issue des essais cliniques chez les patients pédiatriques
L’évaluation de l’innocuité chez les enfants et les adolescents repose sur les données d’innocuité de deux essais de phase II soit DELPHI (TMC114-C212), dans lequel 80 patients pédiatriques âgés de 6 à < 18 ans, pesant au moins 44 lb (20 kg), infectés par le VIH-1 et ayant déjà reçu un traitement antirétroviral ont reçu des comprimés de darunavir en association avec une faible dose de ritonavir et d’autres agents antirétroviraux (données sur 24 semaines); et ARIEL (TMC114-C228), dans lequel 21 patients âgés de 3 à < 6 ans, pesant ≥ 10 kg à < 20 kg, infectés par le VIH-1 et ayant déjà été traités par un antirétroviral ont reçu une suspension orale de darunavir en association avec une faible dose de ritonavir et d’autres agents antirétroviraux (données sur 48 semaines) (voir, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Pédiatrie et 14 ESSAIS CLINIQUES).
Dans l’essai DELPHI (TMC114-C212), la durée moyenne de l’exposition des patients à l’association DRV/rtv à la fin du recueil des données pour analyse à la semaine 24 était de 39,5 semaines (± 11,02). Le total des années-patients d’exposition était de 60,8 ans. La fréquence, le type et la sévérité des EIM chez ces patients pédiatriques étaient comparables à ceux observés chez l’adulte. L’incidence globale des EIM était de 40 %. Les EIM les plus fréquents (de tous grades, ≥ 3 %) étaient les suivants : vomissements (12,5 %), diarrhée (11,3 %), douleur abdominale (10,0 %), céphalées (9 %), éruption cutanée (5 %), nausées (4 %) et fatigue (3 %). Les anomalies de laboratoire de grade 3 ou 4 ont été les suivantes : ALAT augmentée (grade 3 : 3 %; grade 4 : 1 %), ASAT augmentée (grade 3 : 1 %), amylase pancréatique augmentée (grade 3 : 4 %; grade 4 : 1 %), lipase pancréatique augmentée (grade 3 : 1 %), cholestérol total augmenté (grade 3 : 1 %) et cholestérol LDL augmenté (grade 3 : 3 %). La majorité d’entre elles étaient de sévérité légère ou modérée. Lors d’une analyse effectuée à la semaine 24 de l’essai TMC114-C212, il n’y avait pas eu d’effet indésirable médicamenteux conduisant à l’abandon du traitement.
Dans l’essai ARIEL (TMC114-C228), la durée moyenne de l’exposition des patients à l’association DRV/rtv à la fin du recueil des données pour analyse à la semaine 48 était de 47,93 semaines (± 2,350). Le total des années-patients d’exposition était de 19,4. La fréquence, le type et la sévérité des EIM chez ces patients pédiatriques étaient comparables à ceux observés chez l’adulte, et chez les enfants de 6 à 18 ans ayant déjà été traités. L’incidence globale des EIM était de 47,9 %. Les EIM les plus fréquents (tous grades, ≥ 3 %) étaient les suivants : diarrhée (24 %), vomissements (19 %), éruption cutanée (14 %), douleur abdominale (5 %), anorexie (5 %) et hyperglycémie (5 %). Toutes les anomalies de laboratoire étaient de grade 1 ou 2, sauf un cas (diminution des neutrophiles de grade 3).
8.3 Effets indésirables moins fréquents au cours des essais cliniques
Effets indésirables moins fréquents déterminés au cours des essais cliniques (<1%)
Les événements indésirables apparus chez moins de 1 % des patients recevant darunavir/rtv et considérés comme au moins possiblement liés au traitement et d’une sévérité au moins modérée sont énumérés ci-dessous par système organique :
Affections gastro-intestinales : pancréatite aiguë, dyspepsie, flatulence
Troubles généraux et anomalies au site d’administration : asthénie, fatigue
Affections hépatobiliaires : hépatite aiguë
Affections du système immunitaire : hypersensibilité‡ (médicamenteuse), syndrome inflammatoire de reconstitution immunitaire
Troubles du métabolisme et de la nutrition : diabète sucré
Affections musculosquelettiques et du tissu conjonctif : myalgie, ostéonécrose
Affections psychiatriques : rêves anormaux
Affections de la peau et du tissu sous-cutané : angio-oedème‡, lipodystrophie (lipohypertrophie, lipodystrophie et lipoatrophie), prurit, syndrome de Stevens-Johnson, urticaire‡
‡ Effet indésirable identifié également après la commercialisation du produit.
Effets indésirables moins fréquents du médicament déterminés au cours des essais cliniques (< 1 %)
Les événements indésirables apparus chez moins de 1 % des patients recevant darunavir/rtv et considérés comme au moins possiblement liés au traitement et d’une sévérité au moins modérée sont énumérés ci-dessous par système organique :
Affections gastro-intestinales : pancréatite aiguë, flatulence
Affections du système immunitaire : syndrome inflammatoire de reconstitution immunitaire
Affections psychiatriques : rêves anormaux
Affections des organes de reproduction et du sein : gynécomastie
Affections de la peau et du tissu sous-cutané : urticaire‡
‡ Effet indésirable identifié également après la commercialisation du produit.
8.4 Résultats hématologiques et biochimie cliniques anormaux
Patients adultes n’ayant jamais reçu de traitement antirétroviral
Les pourcentages de patients adultes infectés par le VIH-1 n’ayant jamais été traités par des antirétroviraux, qui ont été traités par darunavir/rtv à 800/100 mg die et qui présentent des anomalies de laboratoire de grade 2 à 4 considérées comme des effets indésirables, sont présentés au Tableau 7.
| Tableau 7 : Anomalies de laboratoire de grades 2 à 4 observées chez des patients adultes infectés par le VIH-1 n’ayant jamais été traités par des antirétroviraux | |||
| Paramètre de laboratoire Terme préférentiel | Limite | Étude randomisée TMC114-C211 (jusqu’à 192 semaines) | |
Darunavir/rtv 800/100 mg die + TDF/FTC n=343 | Lopinavir/ritonavir 800/200 mg par jour + TDF/FTC n=346 | ||
| Biochimie | |||
Alanine aminotransférase | |||
| Grade 2 | > 2,5 à ≤ 5,0 × LSN | 8,8% | 9,4% |
| Grade 3 | > 5,0 à ≤ 10,0 × LSN | 2,9% | 3,5% |
| Grade 4 | > 10,0 × LSN | 0,9% | 2,9% |
Aspartate aminotransférase | |||
| Grade 2 | > 2,5 à ≤ 5,0 × LSN | 7,3% | 9,9% |
| Grade 3 | > 5,0 à ≤ 10,0 × LSN | 4,4% | 2,3% |
| Grade 4 | > 10,0 × LSN | 1,2% | 2,6% |
| Phosphatase alcaline | |||
| Grade 2 | > 2,5 à ≤ 5,0 × LSN | 1,5% | 1,5% |
| Grade 3 | > 5,0 à ≤ 10,0 × LSN | 0% | 0,6% |
| Grade 4 | > 10,0 × LSN | 0% | 0% |
| Hyperbilirubinémie | |||
| Grade 2 | >1,5 à ≤ 2,5 × LSN | 0,9% | 4,4% |
| Grade 3 | > 2,5 à ≤ 5,0 × LSN | 0,3% | 0,6% |
| Grade 4 | > 5,0 × LSN | 0% | 0% |
| Triglycérides | |||
| Grade 2 | 5,65 à 8,48 mmol/l 500–750 mg/dl | 2,6% | 9,9% |
| Grade 3 | 8,49 à 13,56 mmol/l 751 à 1200 mg/dl | 1,8% | 5,0% |
| Grade 4 | > 13,56 mmol/l > 1200 mg/dl | 1,5% | 1,2% |
| Cholestérol totala | |||
| Grade 2 | 6,20 à 7,77 mmol/l 240 à 300 mg/dl | 22,9% | 27,1% |
| Grade 3 | > 7,77 mmol/l > 300 mg/dl | 1,5% | 5,5% |
| Cholestérol LDLa | |||
| Grade 2 | 4,13 à 4,90 mmol/l 160 à 190 mg/dl | 14,1% | 12,3% |
| Grade 3 | ≥ 4,91 mmol/l ≥ 191 mg/dl | 8,8% | 6,1% |
| Glycémie élevée | |||
| Grade 2 | 6,95 à 13,88 mmol/l | 10,8% | 9,6% |
| Tableau 7 : Anomalies de laboratoire de grades 2 à 4 observées chez des patients adultes infectés par le VIH-1 n’ayant jamais été traités par des antirétroviraux | |||
| Paramètre de laboratoire Terme préférentiel | Limite | Étude randomisée TMC114-C211 (jusqu’à 192 semaines) | |
Darunavir/rtv 800/100 mg die + TDF/FTC n=343 | Lopinavir/ritonavir 800/200 mg par jour + TDF/FTC n=346 | ||
| 126 à 250 mg/dl | |||
| Grade 3 | 13,89 à 27,75 mmol/l 251 à 500 mg/dl | 1,2% | 0,3% |
| Grade 4 | > 27,75 mmol/l > 500 mg/dl | 0% | 0% |
| Lipase pancréatique | |||
| Grade 2 | > 1,5 à ≤ 3,0 × LSN | 2,6% | 1,7% |
| Grade 3 | > 3,0 à ≤ 5,0 × LSN | 0,6% | 1,2% |
| Grade 4 | > 5,0 × LSN | 0% | 0,9% |
| Pancreatic Amylase | |||
| Grade 2 | > 1,5 to ≤ 2,0 × LSN | 4,7% | 2,3% |
| Grade 3 | > 2,0 to ≤ 5,0 × LSN | 4,7% | 4,1% |
| Grade 4 | > 5,0 × LSN | 0% | 0,9% |
n = nombre total de patients par groupe de traitement
TDF = fumarate de ténofovir disoproxil
FTC = emtricitabine
a Les données sur le grade 4 ne sont pas applicables à l’échelle d’évaluation de la DIVISION of AIDS.
Patients adultes ayant déjà reçu un traitement antirétroviral
Le Tableau 8 présente les pourcentages de patients adultes infectés par le VIH-1 ayant déjà été traités par des antirétroviraux et traités par darunavir/rtv à 600/100 mg b.i.d. qui ont présenté des anomalies de laboratoire de grades 2 à 4 considérées comme effets indésirables.
| Tableau 8 : Anomalies de laboratoire de grades 2 à 4 observées chez des patients adultes infectés par le VIH-1 et ayant déjà été traités par des antirétroviraux | |||
Paramètre de laboratoire Terme préférentiel | Limite | Étude randomisée TMC114-C214 (jusqu’à 96 semaines) | |
Darunavir/rtv 600/100 mg b.i.d. + TBOa n = 298 | lopinavir/rtv 400/100 mg b.i.d. + TBO n = 297 | ||
| Biochimie | |||
| Alanine aminotransférase | |||
| Grade 2 | > 2,5 à ≤ 5,0 × LSN | 6,9% | 4,8% |
| Grade 3 | > 5,0 à ≤ 10,0 × LSN | 2,4% | 2,4% |
| Grade 4 | > 10,0 × LSN | 1,0% | 1,7% |
| Tableau 8 : Anomalies de laboratoire de grades 2 à 4 observées chez des patients adultes infectés par le VIH-1 et ayant déjà été traités par des antirétroviraux | |||
Paramètre de laboratoire Terme préférentiel | Limite | Étude randomisée TMC114-C214 (jusqu’à 96 semaines) | |
Darunavir/rtv 600/100 mg b.i.d. + TBOa n = 298 | lopinavir/rtv 400/100 mg b.i.d. + TBO n = 297 | ||
| Aspartate aminotransférase | |||
| Grade 2 | > 2,5 à ≤ 5,0 × LSN | 5,5% | 6,2% |
| Grade 3 | > 5,0 à ≤ 10,0 × LSN | 2,4% | 1,7% |
| Grade 4 | > 10,0 × LSN | 0,7% | 1,7% |
| Phosphatase alcaline | |||
| Grade 2 | > 2,5 à ≤ 5,0 × LSN | 0,3% | 0% |
| Grade 3 | > 5,0 à ≤ 10,0 × LSN | 0,3% | 0,3% |
| Grade 4 | > 10,0 × LSN | 0% | 0% |
| Hyperbilirubinémie | |||
| Grade 2 | >1,5 à ≤ 2,5 × LSN | 0,3% | 1,7% |
| Grade 3 | > 2,5 à ≤ 5,0 × LSN | 0,3% | 0,3% |
| Grade 4 | > 5,0 × LSN | 0,3% | 0% |
| Triglycérides | |||
| Grade 2 | 5,65 à 8,48 mmol/l 500 à 750 mg/dl | 10,4% | 11,4% |
| Grade 3 | 8,49 à 13,56 mmol/l 751 à 1200 mg/dl | 6,9% | 9,7% |
| Grade 4 | > 13,56 mmol/l > 1200 mg/dl | 3,1% | 6,2% |
| Cholestérol total b | |||
| Grade 2 | 6,20 à 7,77 mmol/l 240 à 300 mg/dl | 24,9% | 23,2% |
| Grade 3 | > 7,77 mmol/l > 300 mg/dl | 9,7% | 13,5% |
| Cholestérol LDLb | |||
| Grade 2 | 4,13 à 4,90 mmol/l 160 à 190 mg/dl | 14,4% | 13,5% |
| Grade 3 | ≥ 4,91 mmol/l ≥ 191 mg/dl | 7,7% | 9,3% |
| Glycémie élevée | |||
| Grade 2 | 6,95 à 13,88 mmol/l 126 à 250 mg/dl | 10,0% | 11,4% |
| Grade 3 | 13,89 à 27,75 mmol/l 251 à 500 mg/dl | 1,4% | 0,3% |
| Grade 4 | > 27,75 mmol/l > 500 mg/dl | 0,3% | 0% |
| Lipase pancréatique | |||
| Tableau 8 : Anomalies de laboratoire de grades 2 à 4 observées chez des patients adultes infectés par le VIH-1 et ayant déjà été traités par des antirétroviraux | |||
Paramètre de laboratoire Terme préférentiel | Limite | Étude randomisée TMC114-C214 (jusqu’à 96 semaines) | |
Darunavir/rtv 600/100 mg b.i.d. + TBOa n = 298 | lopinavir/rtv 400/100 mg b.i.d. + TBO n = 297 | ||
| Grade 2 | > 1,5 à ≤ 3,0 × LSN | 2,8% | 3,5% |
| Grade 3 | > 3,0 à ≤ 5,0 × LSN | 2,1% | 0,3% |
| Grade 4 | > 5,0 × LSN | 0,3% | 0% |
| Amylase pancréatique | |||
| Grade 2 | > 1,5 à ≤ 2,0 × LSN | 6,2% | 7,3% |
| Grade 3 | > 2,0 à ≤ 5,0 × LSN | 6,6% | 2,8% |
| Grade 4 | > 5,0 × LSN | 0% | 0% |
n = nombre total de patients par groupe de traitement
aTBO = traitement de base optimisé
bLes données sur le grade 4 ne sont pas applicables à l’échelle d’évaluation de la DIVISION of AIDS.
Dans le cadre de l’étude TMC114-C214, il n’y a pas eu de différences cliniquement pertinentes entre les profils d’innocuité du darunavir/ritonavir et du lopinavir/ritonavir, à l’exception d’une incidence réduite de diarrhée et d’élévations de triglycérides de grades 3 ou 4 et d’une incidence plus élevée d’événements indésirables liés aux éruptions cutanées avec le darunavir/ritonavir à 600/100 mg b.i.d. par rapport au lopinavir/ritonavir à 400/100 b.i.d.
Le Tableau 9 présente les pourcentages de patients adultes infectés par le VIH-1 ayant déjà été traités par des antirétroviraux, ne présentant pas de mutation de résistance au darunavir et traités par darunavir/rtv à 800/100 mg une fois par jour et par darunavir/rtv à 600/100 b.i.d. qui ont obtenu des résultats anormaux de grades 2 à 4 aux analyses de laboratoire considérés comme effets indésirables.
| Tableau 9 : Anomalies de laboratoire de grades 2 à 4 observées chez des patients adultes infectés par le VIH-1 ayant déjà été traités par des antirétroviraux et ne présentant pas de mutation associée à une résistance | |||
Paramètre de laboratoire Terme préférentiel | Limite | Étude randomisée TMC114-C229 (48 semaines) | |
Darunavir/rtv à 800/100 mg une fois + TBOa n = 294 | Darunavir/rtv à 600/100 mg b.i.d. + TBOa n = 296 | ||
| Biochimie | |||
| Alanine transférase | |||
| Grade 2 | > 2,5 à ≤ 5,0 × LSN | 1,7% | 2,5% |
| Grade 3 | > 5,0 à ≤ 10,0 × LSN | 0% | 0,7% |
| Grade 4 | > 10,0 × LSN | 0% | 0,4% |
| Aspartate aminotransférase | |||
| Tableau 9 : Anomalies de laboratoire de grades 2 à 4 observées chez des patients adultes infectés par le VIH-1 ayant déjà été traités par des antirétroviraux et ne présentant pas de mutation associée à une résistance | |||
Paramètre de laboratoire Terme préférentiel | Limite | Étude randomisée TMC114-C229 (48 semaines) | |
Darunavir/rtv à 800/100 mg une fois + TBOa n = 294 | Darunavir/rtv à 600/100 mg b.i.d. + TBOa n = 296 | ||
| Grade 2 | > 2,5 à ≤ 5,0 × LSN | 1,4% | 2,5% |
| Grade 3 | > 5,0 à ≤ 10,0 × LSN | 0,7% | 0,7% |
| Grade 4 | > 10,0 × LSN | 0% | 0,4% |
| Phosphatase alcaline | |||
| Grade 2 | > 2,5 à ≤ 5,0 × LSN | 0,7% | 0,4% |
| Grade 3 | > 5,0 à ≤ 10,0 × LSN | 0% | 0% |
| Grade 4 | > 10,0 × LSN | 0% | 0% |
| Triglycérides | |||
| Grade 2 | 5,65 à 8,48 mmol/l 500 à 750 mg/dl | 3,5% | 7,1% |
| Grade 3 | 8,49 à 13,56 mmol/l 751 à 1200 mg/dl | 1,4% | 2,8% |
| Grade 4 | > 13,56 mmol/l > 1200 mg/dl | 0,3% | 1,1% |
| Cholestérol totalb | |||
| Grade 2 | 6,20 à 7,77 mmol/l 240 à 300 mg/dl | 7,7% | 14,9% |
| Grade 3 | > 7,77 mmol/l > 300 mg/dl | 2,4% | 5,7% |
| Cholestérol LDLb | |||
| Grade 2 | 4,13 à 4,90 mmol/l 160 à 190 mg/dl | 7,0% | 12,8% |
| Grade 3 | ≥ 4,91 mmol/l ≥ 191 mg/dl | 2,8% | 3,9% |
| Glycémie élevée | |||
| Grade 2 | 6,95 à 13,88 mmol/l 126 à 250 mg/dl | 6,6% | 5,3% |
| Grade 3 | 13,89 à 27,75 mmol/l 251 à 500 mg/dl | 0,7% | 0,7% |
| Grade 4 | > 27,75 mmol/l > 500 mg/dl | 0% | 0,4% |
| Lipase pancréatique | |||
| Grade 2 | > 1,5 à ≤ 3,0 × LSN | 1,0% | 1,8% |
| Grade 3 | > 3,0 à ≤ 5,0 × LSN | 0,3% | 0% |
| Grade 4 | > 5,0 × LSN | 0% | 0% |
| Amylase pancréatique | |||
| Grade 2 | > 1,5 à ≤ 2,0 × LSN | 3,1% | 2,5% |
| Grade 3 | > 2,0 à ≤ 5,0 × LSN | 2,4% | 1,1% |
| Grade 4 | > 5,0 × LSN | 0,3% | 0,4% |
n = nombre total de patients par groupe de traitement
a TBO = traitement de base optimisé
b Les données sur le grade 4 ne sont pas applicables à l’échelle d’évaluation de la DIVISION of AIDS.
8.5 Effets indésirables déterminés après la commercialisation
En plus des événements indésirables identifiés au cours des essais cliniques, les événements indésirables suivants ont été relevés dans le cadre de la pharmacovigilance et ajoutés en raison de leur gravité, de leur fréquence, de leur possible causalité avec darunavir/rtv ou d’une combinaison de ces facteurs. Parce qu’ils ont été signalés spontanément dans une population de taille inconnue, l’estimation de leur incidence n’a pu être établie.
Affections hématologiques et du système lymphatique : anémie, pancytopénie, thrombopénie et neutropénie
Affections cardiaques : bradycardie, myocardite
Affections oculaires : gonflement oculaire, uvéite, maculopathie, vision trouble
Affections gastro-intestinales : pancréatite, pancréatite à rechutes, hémorragie rectale, gastrite
Affections hépatobiliaires : obstruction du canal biliaire, cirrhose hépatique, insuffisance hépatique, hépatite, hépatotoxicité, ictère
Infections et infestations : infection à Clostridium, cryptosporidiose, encéphalite à cytomégalovirus, hépatite B, candidose oesophagienne, leucoencéphalopathie multifocale progressive, septicémie
Investigations : phosphatase alcaline sanguine augmentée, bilirubine sanguine augmentée, test de la fonction hépatique anormal
Affections du système immunitaire : hypersensibilité médicamenteuse, syndrome inflammatoire de reconstitution immunitaire, troubles auto-immuns comme la maladie de Graves et l’hépatite auto-immune
Lésions, intoxication et complications liées aux procédures : toxicité médicamenteuse
Troubles du métabolisme et de la nutrition : déshydratation, hyperkaliémie, acidose métabolique
Affections musculosquelettiques et du tissu conjonctif : myosite, ostéonécrose, rhabdomyolyse, sensation de lourdeur, arthrite, douleur dans les os, douleur dans les membres, arthropathie
Tumeurs bénignes, malignes et non précisées : néoplasme diffus à grandes cellules B, tumeur hépatique maligne, lymphome
Affections du système nerveux : altération de l’état de conscience, accident cérébrovasculaire, étourdissements, paralysie faciale, convulsion grand mal, infarctus cérébral ischémique, trouble du système nerveux, neuromyopathie, petit mal épileptique
Affections psychiatriques : suicide réussi, anxiété, dépression
Affections du rein et des voies urinaires : insuffisance rénale aiguë, hématurie, nécrose tubulaire rénale, clairance de la créatinine rénale diminuée, débit de filtration glomérulaire diminué, insuffisance rénale, protéinurie
Affections respiratoires, thoraciques et médiastinales : syndrome de détresse respiratoire aiguë, lésion pharyngée, pneumothorax, insuffisance respiratoire, œdème pulmonaire, épistaxis
Affections de la peau et du tissu sous-cutané : angio-œdème, éruption cutanée, œdème de la face, syndrome de Stevens-Johnson, nécrolyse épidermique toxique, urticaire, pustulose exanthématique aiguë généralisée, éruption d’origine médicamenteuse s’accompagnant d’une éosinophilie et de symptômes systémiques (syndrome DRESS).
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
- Le darunavir et le ritonavir sont tous deux des inhibiteurs de l’isoenzyme 3A4 du cytochrome P450 (CYP3A4). L’association Sandoz Darunavir (darunavir)/rtv ne doit pas être coadministrée avec des produits médicinaux dont la clairance dépend en grande partie du CYP3A4 et dont des concentrations plasmatiques élevées sont associées à des événements graves ou menaçant le pronostic vital (index thérapeutique étroit). Ces produits médicinaux incluent l’alfuzosine, l’amiodarone, l’apixaban, la colchicine (chez les patients ayant une atteinte rénale et/ou hépatique), le dronédarone, l’elbasvir/grazoprévir, la lidocaïne (systémique), l’ivabradine, le lomitapide, la lovastatine, la lurasidone, le naloxégol, le pimozide, le rivaroxaban, le sildénafil (lorsqu’il est utilisé dans le traitement de l’hypertension artérielle pulmonaire), la simvastatine, les alcaloïdes de l’ergot de seigle (p. ex. ergotamine, dihydroergotamine et ergonovine) et le triazolam (voir 2 CONTRE-INDICATIONS).
- Le ritonavir et le cobicistat inhibent les transporteurs OAPT1B. Sandoz Darunavir en association avec le ritonavir ou le cobicistat ne doit pas être coadministré avec des produits médicinaux qui sont des substrats de ces transporteurs et qui, lorsqu’ils sont administrés en concomitance avec Sandoz Darunavir, peuvent subir une augmentation significative de leurs concentrations plasmatiques. Ces produits médicinaux incluent l’elbasvir/grazoprévir.
- La rifampicine et le millepertuis commun (Hypericum perforatum) sont des inducteurs puissants du métabolisme du CYP450. L’association Sandoz Darunavir/rtv ne doit pas être coadministrée avec ces produits parce que l'administration concomitante de ces produits peut entraîner une baisse importante des concentrations plasmatiques de darunavir, ce qui pourrait causer une perte de l'effet thérapeutique de Sandoz Darunavir et l’installation d’une résistance au médicament (voir 2 CONTRE-INDICATIONS).
9.2 Aperçu interactions médicamenteuses
Sandoz Darunavir ne doit pas être utilisé en association avec d’autres antirétroviraux qui sont également administrés avec un potentialisateur pharmacocinétique (p. ex. le ritonavir ou le cobicistat).
Le darunavir et le ritonavir sont tous deux des inhibiteurs des isoenzymes 3A4 et 2D6 du cytochrome P450 et du transporteur P-gp. La co-administration du darunavir et du ritonavir avec des médicaments principalement métabolisés par le CYP3A4, le CYP 2D6 ou les transporteurs P-gp et/ou OATP1B peut entraîner une augmentation des concentrations plasmatiques de ces médicaments, ce qui pourrait amplifier ou prolonger leur effet thérapeutique et les événements indésirables (voir 2 CONTRE-INDICATIONS et 9.4 Interactions médicament-médicament, Tableau 10 et Tableau 11). La co-administration de darunavir/ cobi ou de darunavir/ rtv et de médicaments qui ont un ou des métabolites actifs formés par le CYP3A peut entraîner une diminution des concentrations plasmatiques de ce ou ces métabolites actifs, ce qui pourrait entraîner une perte de leur effet thérapeutique (voir 9.4 Interactions médicament-médicament, Tableau 11).
9.4 Interactions médicament-médicament
Le Tableau 10 présente les médicaments qui sont contre-indiqués et non recommandés en co-administration avec Sandoz Darunavir/rtv. Ces recommandations sont basées soit sur des études sur les interactions du médicament, soit sur des interactions prédites en fonction de l’importance attendue de l’interaction ainsi qu’une estimation du risque d’événements graves ou de perte d’efficacité.
La liste d’exemples d’interactions médicament-médicament ci-dessous n’est pas exhaustive et par conséquent la monographie de chaque médicament administré en concomitance avec le darunavir doit être consultée pour obtenir des informations sur la voie du métabolisme, les voies d’interactions, les risques potentiels et les mesures spécifiques à prendre en ce qui concerne l’administration concomitante.
| Tableau 10 : Médicaments CONTRE-INDIQUÉS avec Sandoz Darunavir/rtv | |
Classe de médicament : nom du médicament | Commentaire clinique |
Antagonistes des adrénorécepteurs alpha-1 : alfuzosine | En raison du risque de réactions graves ou menaçant le pronostic vital, comme l’hypotension. |
Antiarythmiques/antiangineux : dronédarone ivabradine lidocaïne (systémique) amiodarone | Les concentrations de dronédarone, d’ivabradine, de lidocaïne et d’amiodarone peuvent augmenter en cas de co-administration avec Sandoz Darunavir/rtv. |
Anticoagulants oraux directs (AOD) : apixaban rivaroxaban | Les concentrations d’apixaban ou de rivaroxaban pourraient être augmentées lorsque ces médicaments sont administrés en concomitance avec Sandoz Darunavir/rtv (inhibition du CYP3A et/ou de la glycoprotéine P). |
Antigoutteux: colchicine | Il ne faut pas administrer de la colchicine en concomitance avec Sandoz Darunavir/rtv aux patients ayant une atteinte rénale ou hépatique. |
| Tableau 10 : Médicaments CONTRE-INDIQUÉS avec Sandoz Darunavir/rtv | |
Classe de médicament : nom du médicament | Commentaire clinique |
| L’administration concomitante de Sandoz Darunavir/rtv et de colchicine pourrait accroître les concentrations de colchicine (inhibition du CYP3A). Consulter le Tableau 11 pour connaître les recommandations posologiques. | |
Antimycobactériens: rifampicine | La rifampicine est un puissant inducteur du métabolisme par les enzymes CYP450. On ne doit pas utiliser Sandoz Darunavir/rtv en association avec la rifampicine, étant donné que leur co-administration peut entraîner des baisses significatives des concentrations plasmatiques de darunavir, ce qui pourrait causer une perte de l’effet thérapeutique de Sandoz Darunavir et l’installation d’une résistance au médicament. |
| Antiviraux (antiviraux à action directe contre le virus de l’hépatite C [VHC]) : elbasvir/grazoprévir | En raison de l’inhibition de l’OATP1B et du CYP3A, les concentrations de grazoprévir peuvent être augmentées en cas de co-administration avec Sandoz Darunavir (en association avec le ritonavir ou le cobicistat). |
Dérivés de l’ergot de seigle: dihydroergotamine ergonovine ergotamine | En raison du risque de réactions graves ou menaçant le pronostic vital, comme les effets toxiques aigus de l’ergot de seigle, caractérisés par un angiospasme périphérique et une ischémie des membres et d’autres tissus. |
| Produits à base de plantes: millepertuis commun (Hypericum perforatum) | On ne doit pas utiliser en concomitance Sandoz Darunavir/rtv et des produits renfermant du millepertuis (Hypericum perforatum), étant donné que leur co-administration peut entraîner des baisses significatives des concentrations plasmatiques de darunavir, ce qui pourrait causer une perte de l’effet thérapeutique de Sandoz Darunavir et l’installation d’une résistance au médicament. |
Inhibiteurs de l’HMG-CoA réductase: lovastatin simvastatin | Les concentrations plasmatiques des inhibiteurs de l’HMG-CoA réductase, comme la lovastatine et la simvastatine, dont le métabolisme dépend largement du système CYP3A4, devraient augmenter de façon marquée en cas de co-administration avec l’association darunavir/ritonavir. Une augmentation des concentrations des inhibiteurs de l’HMG-CoA réductase peut entraîner une myopathie, y compris une rhabdomyolyse. Pour les renseignements concernant l’atorvastatine et la pravastatine, voir le Tableau 11. |
| Autres agents réduisant les lipides | On s’attend à une augmentation de l’exposition au |
| Tableau 10 : Médicaments CONTRE-INDIQUÉS avec Sandoz Darunavir/rtv | |
Classe de médicament : nom du médicament | Commentaire clinique |
| sériques: lomitapide | lomitapide en cas de co-administration avec Sandoz Darunavir/rtv. |
Neuroleptiques: lurasidone pimozide | En raison du risque de réactions graves ou menaçant le pronostic vital, comme les arythmies cardiaques. |
Antagoniste des opioïdes : naloxégol | L’utilisation concomitante du naloxégol et de Sandoz Darunavir/rtv peut augmenter l’exposition au naloxégol (inhibition du CYP3A). |
Inhibiteurs de la PDE-5 : sildénafil (pour le traitement de l’hypertension artérielle pulmonaire) | Une dose efficace et sûre d’inhibiteurs de la PDE-5 administrés dans le cadre d’un traitement de l’hypertension artérielle pulmonaire n’a pas été établie en cas d’administration concomitante avec Sandoz Darunavir/rtv. Le risque d’événements indésirables associés au sildénafil (tels que troubles de la vue, hypotension, érection prolongée et syncopes) peut augmenter. |
Sédatifs/hypnotiques : Triazolam administré par voie orale | En raison du risque de réactions graves ou menaçant le pronostic vital, comme une sédation prolongée ou plus marquée, ou une dépression respiratoire. |
Les médicaments présentant un potentiel confirmé ou présumé d’interaction importante avec darunavir/rtv sont énumérés dans le Tableau 11. Ces recommandations reposent soit sur des études sur les interactions médicamenteuses, soit sur des interactions prévues en raison de l’ampleur de l’interaction attendue et du risque d’événements graves ou de perte d’efficacité.
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
| Agents anti-VIH : Inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI) | ||
| delavirdine | ↑ darunavir ↑ delavirdine | L’administration concomitante de darunavir/rtv et de la delavirdine pourrait entraîner une augmentation des concentrations de darunavir et de delavirdine (inhibition du CYP3A). Les doses qui conviennent à la coadministration de darunavir/rtv et de la delavirdine n’ont pas été établies. Il est déconseillé d’associer Sandoz Darunavir/rtv et la delavirdine. |
| éfavirenz | ↓ darunavir ↑ éfavirenz | Un essai sur les interactions entre le darunavir (300 mg b.i.d.), le ritonavir à faible |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
dose (100 mg b.i.d.) et l’éfavirenz (600 mg die) a été réalisé. En présence de l’éfavirenz, on a observé une baisse de l’exposition au darunavir de 13 %. L’exposition à l’éfavirenz a augmenté de 21 % en cas de co-administration avec le darunavir et le ritonavir. On ne considère toutefois pas que cette différence soit d’importance clinique et on peut donc utiliser Sandoz Darunavir/rtv et l’éfavirenz en association sans modifier les posologies. | ||
| étravirine | ↔ darunavir ↓ étravirine | Dans un essai sur l’interaction entre darunavir/rtv (600/100 mg b.i.d.) et l’étravirine (100 mg b.i.d.), l’exposition à l’étravirine a diminué de 37 % en présence de darunavir/rtv et aucun changement pertinent quant à l’exposition au darunavir n’a été observé. Sandoz Darunavir/rtv peut donc être co-administré avec l’étravirine à la dose thérapeutique recommandée de 200 mg b.i.d. sans faire d’ajustements posologiques. |
| névirapine | ↔ darunavir ↑ névirapine | Les résultats d’un essai sur les interactions entre le darunavir (400 mg b.i.d.), le ritonavir à faible dose (100 mg b.i.d.) et la névirapine (200 mg b.i.d.) ont indiqué que l’exposition au darunavir n’est pas altérée en cas de co-administration avec la névirapine. L’exposition à la névirapine a augmenté de 27 % (par comparaison avec les témoins historiques) en cas de co-administration avec le darunavir et le ritonavir. Aucune modification posologique n’est recommandée actuellement pour l’utilisation concomitante de Sandoz Darunavir/rtv et de la névirapine. Cependant, la littérature indique que des changements au niveau de l’exposition plasmatique à la névirapine peuvent s’accompagner de problèmes importants d’innocuité, spécifiquement des effets hépatotoxiques. Pour plus d’information, consulter la monographie de la névirapine. |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
| rilpivirine | ↔ darunavir ↑ rilpivirine | L’utilisation concomitante de la rilpivirine avec l’association darunavir/ritonavir peut occasionner une augmentation des concentrations plasmatiques de la rilpivirine (inhibition des enzymes CYP3A). Un essai sur les interactions entre la rilpivirine (150 mg die) et l’association darunavir/ritonavir (800 mg/100 mg die) a révélé que cette association entraînait une exposition moyenne à la rilpivirine 2,3 fois plus élevée et de 2,7 à 3,8 fois plus élevée dans un sous-groupe (31 %) de patients. La prudence s’impose lors de la co-administration de ces médicaments. |
| Agents anti-VIH : Inhibiteurs nucléosidiques de la transcriptase inverse (INTI) | ||
| didanosine | ↔ darunavir ↔ didanosine | L’administration de darunavir/rtv (600/100 mg b.i.d.) n’a pas influencé l’exposition à la didanosine de façon significative. Sandoz Darunavir associé à 100 mg de ritonavir peut être utilisé en concomitance avec la didanosine sans ajustement posologique. L’administration de la didanosine entérosoluble et du darunavir associé au ritonavir à faible dose doit être espacée d’au moins 2 heures pour éviter des problèmes d’incompatibilité des formulations (voir 4.1 Considérations posologiques et 9.5 Interactions médicament-aliment). |
fumarate de ténofovir disoproxil | ↔ darunavir ↑ ténofovir | Les résultats d’un essai sur les interactions entre le darunavir (300 mg b.i.d.), le ritonavir à faible dose (100 mg b.i.d.) et le fumarate de ténofovir disoproxil (300 mg die) ont indiqué que l’exposition au darunavir n’est pas altérée de façon significative en cas de co-administration avec le fumarate de ténofovir disoproxil. L’exposition au fumarate de ténofovir disoproxil a augmenté de 22 % en cas de co-administration avec le darunavir et le ritonavir. On ne considère toutefois pas que cette différence soit d’importance clinique. Il n’y avait aucun changement au |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
| niveau de l’excrétion urinaire de fumarate de ténofovir disoproxil ou de darunavir pendant la co-administration. On peut donc utiliser Sandoz Darunavir/rtv et le fumarate de ténofovir disoproxil en association sans modifier les posologies. | ||
| Agents anti-VIH : Antagoniste du CCR5 | ||
| maraviroc | ↔ darunavir ↑ maraviroc | Un essai sur les interactions entre le darunavir (600 mg b.i.d.), le ritonavir à faible dose (100 mg b.i.d.) et le maraviroc (150 mg b.i.d.) a montré qu’en présence de darunavir/rtv l’exposition au maraviroc augmentait de 305 %. Le maraviroc n’a pas eu d’effet apparent sur l’exposition au darunavir/ritonavir. En co-administration avec Sandoz Darunavir/rtv, la dose de maraviroc devrait être de 150 mg deux fois par jour. |
| Agents antiviraux anti-VIH : Inhibiteurs du transfert de brins de l’intégrase | ||
| dolutégravir | ↔ darunavir ↔ dolutégravir | Sandoz Darunavir/rtv (600/100 mg b.i.d.) a réduit l’ASC24 h et la C24 h du dolutégravir respectivement de 22 % et de 38 %, sans aucun effet sur la concentration plasmatique maximale (Cmax). On s’attend à ce que le dolutégravir n’ait aucun impact sur la pharmacocinétique du darunavir, ce qui a été confirmé par les données historiques de pharmacocinétique du darunavir. La baisse des paramètres pharmacocinétiques du dolutégravir n’est pas considérée comme pertinente sur le plan clinique et un ajustement de la dose n’est donc pas recommandé. |
| elvitégravir | ↔ darunavir | Lorsque Sandoz Darunavir/rtv (600/100 mg b.i.d.) est administré en concomitance avec l’elvitégravir, la dose d’elvitégravir devrait être de 150 mg une fois par jour. Les paramètres pharmacocinétiques et les recommandations posologiques pour d’autres doses de darunavir ou en association avec l’elvitégravir/cobicistat n’ont pas été établies. Par conséquent, l’administration de Sandoz |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
Darunavir/rtv à une dose autre que 600/100 mg b.i.d. en concomitance avec l’elvitégravir n’est pas recommandée. La co-administration de Sandoz Darunavir/rtv et d’elvitégravir en présence de cobicistat n’est pas recommandée. | ||
| raltégravir | ↓ darunavir | D’après certaines études cliniques, le raltégravir pourrait causer une diminution modérée des concentrations plasmatiques du darunavir. Pour l’instant, l’effet du raltégravir sur les concentrations plasmatiques du darunavir ne semble pas cliniquement pertinent. Il est possible d’administrer Sandoz Darunavir en association avec du ritonavir à faible dose avec du raltégravir sans ajustement posologique. |
| Agents anti-VIH : Inhibiteurs de la protéase du VIH | ||
| ritonavir | ↑ darunavir | L’effet global de potentialisation pharmacocinétique par le ritonavir correspondait à une multiplication d’environ 14 fois l’exposition systémique au darunavir quand on administrait une dose unique de 600 mg de darunavir par voie orale en association avec 100 mg de ritonavir b.i.d. On doit donc utiliser Sandoz Darunavir uniquement en association avec 100 mg de ritonavir comme potentialisateur pharmacocinétique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités et 10.3 Pharmacocinétique, Absorption et biodisponibilité). |
| atazanavir | ↔ darunavir ↔ atazanavir | Un essai sur les interactions entre le darunavir (400 mg b.i.d.), le ritonavir à faible dose (100 mg b.i.d.) et l’atazanavir (300 mg die) a indiqué que l’exposition au darunavir et à l’atazanavir n’était pas modifiée de façon significative quand ils étaient utilisés en co-administration. L’atazanavir peut donc être co-administré avec Sandoz Darunavir/rtv. |
| indinavir | ↑ darunavir | Un essai sur les interactions entre le |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
| ↑ indinavir | darunavir (400 mg b.i.d.), le ritonavir à faible dose (100 mg b.i.d.) et l’indinavir (800 mg b.i.d.) a montré que l’exposition au darunavir augmentait de 24 % en cas de co-administration avec l’indinavir et le ritonavir. L’exposition à l’indinavir était augmentée de 23 % en cas d’administration concomitante avec l’association darunavir/ritonavir. En cas d’intolérance, une réduction de la dose d’indinavir peut être justifiée quand cet agent est utilisé en association avec Sandoz Darunavir/rtv. | |
| lopinavir/ritonavir | ↓ darunavir | Les résultats d’essais d’interaction entre darunavir avec ou sans ritonavir et l’association lopinavir/ritonavir (1 200 mg de darunavir b.i.d. avec ou sans 100 mg de ritonavir b.i.d. et l’association lopinavir/ritonavir à 400/100 mg b.i.d. ou 533/133,3 mg b.i.d.) ont démontré que l’exposition au darunavir (ASC) diminuait de 40 %. Les doses appropriées de cette combinaison n’ont pas été établies. Par conséquent, il n’est pas recommandé d’administrer en concomitance Sandoz Darunavir/rtv et l’association lopinavir/ritonavir. |
| saquinavir | ↓ darunavir | Un essai sur les interactions entre le darunavir (400 mg b.i.d.), le saquinavir (1 000 mg b.i.d.) et le ritonavir à faible dose (100 mg b.i.d.) a montré que l’exposition au darunavir diminuait de 26 % en cas de co-administration avec le saquinavir et le ritonavir. L’exposition au saquinavir n’était pas modifiée en cas de co-administration avec l’association darunavir/ritonavir. Il n’est pas recommandé d’administrer le saquinavir et Sandoz Darunavir en concomitance, avec ou sans le ritonavir à faible dose. |
| Autres agents | ||
Antiacides : hydroxyde | ↔ darunavir | On ne s’attend à aucune interaction entre les antiacides et darunavir/rtv. Les antiacides |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
| d’aluminium/de magnésium carbonate de calcium | peuvent donc être utilisés en concomitance avec Sandoz Darunavir/rtv sans ajustement de la dose. | |
Antiarythmiques/ antiangineux: digoxine disopyramide flecaïnide mexilétine propafénone | ↑ digoxine ↑ antiarythmiques/ antiangineux | Lors d’un essai sur les interactions entre darunavir/rtv (600/100 mg b.i.d.) et une dose unique de digoxine (0,4 mg), on a observé une augmentation de l’ASCdern à raison de 77 % (le rapport moyen des moindres carrés étant de 1,77, avec un IC à 90 % de 0,90 à 3,50). Lorsque Sandoz Darunavir/rtv est co-administré avec la digoxine, il est recommandé de prescrire la plus petite dose de digoxine au début, puis d’ajuster cette dose de façon à obtenir l’effet clinique désiré. Les concentrations sériques de digoxine devraient être surveillées pour guider l’ajustement posologique. On s’attend à ce que les concentrations plasmatiques du disopyramide ou de la propafénone augmentent lorsque ces médicaments sont administrés en concomitance avec Sandoz Darunavir/rtv. Lorsque le disopyramide ou la propafénone sont administrés en concomitance avec Sandoz Darunavir/rtv, il faut surveiller leurs concentrations plasmatiques. L’exposition à la flecaïnide ou à la mexilétine pourrait être augmentée lors de l’administration concomitante de ces médicaments avec Sandoz Darunavir/rtv. La prudence est de mise et il convient de surveiller les concentrations thérapeutiques des antiarythmiques/antiangineux lorsque cela est possible. |
Agents anticancéreux: dasatinib nilotinib | ↑ agent anticancéreux | Lors de l’administration concomitante de darunavir/rtv et de ces agents anticancéreux, on s’attend à une hausse des concentrations plasmatiques des agents anticancéreux (inhibition du CYP3A), ce qui entraînerait |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
vinblastine vincristine évérolimus, irinotécan | potentiellement les manifestations indésirables habituellement associées à ces agents. La prudence est donc de mise et il faut surveiller la concentration du médicament, lorsque cela est possible, lors de l’administration concomitante d’un de ces agents avec Sandoz Darunavir/rtv. L’administration concomitante de l’évérolimus ou de l’irinotécan et de Sandoz Darunavir/rtv n’est pas recommandée. | |
Anticoagulants oraux directs (AOD): dabigatran édoxaban warfarin | ↑ anticoagulant ↓ warfarin ↔ darunavir | Les AOD sont principalement métabolisés par le CYP3A4 et/ou transportés par la glycoprotéine P. La co-administration avec Sandoz Darunavir/rtv peut entraîner une augmentation des concentrations plasmatiques de l’AOD et augmenter ainsi le risque de saignement. En cas de co-administration d’un AOD non métabolisé par le CYP3A4, mais transporté par la glycoprotéine P (comme le dabigatran et l’édoxaban) avec darunavir/rtv, une surveillance clinique et/ou un ajustement posologique sont recommandés. Il faut être prudent lors de l’association de Sandoz Darunavir/rtv et du dabigatran ou de l’édoxaban. Cette association n’est pas recommandée chez les sujets dont l’atteinte rénale est grave. Les concentrations de warfarine peuvent être modifiées en cas de co-administration avec darunavir/rtv. Il est recommandé de surveiller le rapport international normalisé (INR) quand la warfarine est administrée en association avec Sandoz Darunavir/rtv. |
| Anticonvulsivants: | Un essai sur les interactions entre l’association darunavir/rtv (600/100 mg b.i.d.) et la carbamazépine (200 mg b.i.d.) a montré que l’exposition au darunavir, co-administré | |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
carbamazépine clonazépam | ↔ darunavir ↑ carbamazépine ↑ clonazépam | avec le ritonavir, n’a pas été modifiée par la carbamazépine. L’exposition au ritonavir (ASC12 h) a diminué de 49 %. Pour la carbamazépine, l’ASC12h a augmenté de 45 %. Aucun ajustement de la posologie de darunavir/rtv n’est recommandé. S’il est nécessaire d’associer Sandoz Darunavir/rtv à la carbamazépine, il faut surveiller les patients pour déceler les effets indésirables potentiels liés à la carbamazépine. Il faut surveiller les concentrations de carbamazépine et en ajuster la dose de manière à obtenir une réponse adéquate. D’après les résultats obtenus, il peut être nécessaire de réduire la dose de carbamazépine de 25 à 50 % en cas d’administration concomitante avec Sandoz Darunavir/rtv. L’administration concomitante de clonazépam et de darunavir/rtv pourrait augmenter les concentrations de clonazépam. Une surveillance clinique est recommandée lors de l’administration concomitante de Sandoz Darunavir/rtv avec le clonazépam. |
Anticonvulsivants: phénobarbital phénytoïne | ↓ darunavir | Le phénobarbital et la phénytoïne sont des inducteurs des enzymes CYP450. On ne doit pas utiliser Sandoz Darunavir/rtv en association avec le phénobarbital ou la phénytoïne, étant donné que leur co-administration peut entraîner des baisses significatives des concentrations plasmatiques de darunavir, ce qui pourrait causer une perte d’effet thérapeutique de Sandoz Darunavir. |
| Antibactériens: clarithromycine | ↔ darunavir ↑ clarithromycine | Un essai sur les interactions entre le darunavir (400 mg b.i.d.), le ritonavir à faible dose (100 mg b.i.d.) et la clarithromycine (500 mg b.i.d.) a indiqué que l’exposition à la clarithromycine augmente de 57 % alors que |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
l’exposition au darunavir n’est pas altérée en cas de coadministration. Chez les patients présentant une atteinte rénale, les ajustements posologiques suivants seraient à envisager :
| ||
Antiémétiques : dompéridone | ↑ dompéridone | À utiliser avec précaution : surveiller la survenue d'effets indésirables de la dompéridone. |
Antifongiques: kétoconazole itraconazole (non étudié) isavuconazole posaconazole voriconazole (non | ↑ ketoconazole ↑ darunavir itraconazole (non étudié) Voriconazole (non étudié) | Le kétoconazole, l’itraconazole et le posaconazole sont des inhibiteurs puissants ainsi que des substrats du CYP3A4. L’utilisation concomitante par voie générale de ces antifongiques avec du darunavir et du ritonavir peut augmenter les concentrations plasmatiques du darunavir et de certains de ces antifongiques. Dans un essai sur les interactions, l’administration concomitante de kétoconazole (200 mg b.i.d.), de darunavir (400 mg b.i.d.) et de ritonavir (100 mg b.i.d.) a augmenté l’exposition au kétoconazole et au darunavir de respectivement 212 % et 42 %. Quand il est nécessaire de co-administrer ces agents, la dose quotidienne de kétoconazole ou d’itraconazole ne doit pas dépasser 200 mg. Une surveillance clinique est recommandée lors de l’administration concomitante de Sandoz Darunavir/rtv et du posaconazole ou de l’isavuconazole. On n’a pas étudié la co-administration du voriconazole et de Sandoz Darunavir/rtv. La |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
étudié) clotrimazole fluconazole | ↑ darunavir ↑clotrimazole ↑fluconazole | coadministration de voriconazole et de ritonavir (100 mg b.i.d.) a entraîné la baisse de l’ASC du voriconazole de 39 % en moyenne. On ne doit donc pas administrer le voriconazole à des patients recevant l’association darunavir/ritonavir à moins qu’une évaluation du rapport avantages/risques ne justifie son utilisation. L’administration concomitante de darunavir/rtv avec ces agents antifongiques pourrait augmenter les concentrations du darunavir, du ritonavir et/ou de l’antifongique. Une surveillance clinique est recommandée lors de l’administration concomitante de Sandoz Darunavir/rtv et de ces agents antifonfiques. |
Antigoutteux: colchicine | ↑ colchicine | L’exposition à la colchicine, un substrat du CYP34A, peut augmenter en cas d’administration concomitante avec l’association darunavir/rtv. Traitement des crises de goutte – Administration concomitante de colchicine chez des patients traités par Sandoz Darunavir/rtv : 0,6 mg (1 comprimé) x 1 dose, suivi de 0,3 mg (un demi-comprimé) 1 heure plus tard. Il faut attendre au moins trois jours avant de répéter ce traitement. Prophylaxie des crises de goutte – Administration concomitante de colchicine chez des patients traités par Sandoz Darunavir/rtv : Si le traitement original était de 0,6 mg deux fois par jour, il doit être ajusté à 0,3 mg (un demicomprimé) une fois par jour. Si le traitement original était de 0,6 mg une fois par jour, il doit être ajusté à 0,3 mg (un demicomprimé) une fois tous les deux jours. |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
Traitement de la fièvre méditerranéenne familiale – Administration concomitante de colchicine chez des patients traités par Sandoz Darunavir/ritonavir: Dose maximale quotidienne de 0,6 mg (peut être administrée à raison de 0,3 mg deux fois par jour). L’utilisation de la colchicine chez les patients présentant une atteinte rénale ou hépatique est contre-indiquée avec Sandoz Darunavir/ritonavir. | ||
Antimycobactérien s: rifabutine | ↑ darunavir ↑ rifabutine ↑ 25-O-désacétylrifabutine | La rifabutine est un substrat des enzymes du CYP450. Dans un essai sur les interactions, une augmentation de l’exposition systémique au darunavir de 57 % a été observée lorsque darunavir/rtv (600/100 mg b.i.d.) a été administré avec la rifabutine (150 mg une fois tous les deux jours). D’après le profil d’innocuité de darunavir/rtv, l’augmentation de l’exposition au darunavir en présence de rifabutine ne justifie pas d’ajustement de la posologie de darunavir/rtv. L’essai sur les interactions a montré une exposition systémique comparable pour la rifabutine entre le traitement à 300 mg die seul et à 150 mg tous les deux jours en association avec darunavir/rtv (600/100 mg b.i.d.), ainsi qu’une exposition accrue au métabolite actif, la 25-O-désacétyl-rifabutine. Il convient de diminuer de 75 % la dose habituelle de rifabutine de 300 mg/jour (soit 150 mg de rifabutine tous les deux jours) si la rifabutine est co-administrée avec Sandoz Darunavir/rtv. Il convient de surveiller davantage les effets indésirables liés à la rifabutine chez les patients qui reçoivent cette association. |
Antiplaquettaires : clopidogrel | ↓ métabolite actif du clopidogrel | On s’attend à ce que la co-administration de darunavir/cobi ou de darunavir/rtv et du clopidogrel diminue la concentration plasmatique du métabolite actif du |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
| clopidogrel, ce qui pourrait réduire l’activité antiplaquettaire du clopidogrel. La co-administration de Sandoz Darunavir/cobi ou de Sandoz Darunavir/rtv et du clopidogrel n’est pas recommandée. | ||
Antiviraux (antiviraux à action directe contre le virus de l’hépatite C [VHC]) : glécaprévir/pibrenta svir | ↑ glécaprévir ↑pibrentasvir | L’utilisation concomitante du glécaprévir/pibrentasvir et de darunavir/rtv peut augmenter l’exposition au glécaprévir et au pibrentasvir (inhibition de la glycoprotéine P, de la BCRP et/ou de l’OATP1B1/3). La co-administration de Sandoz Darunavir/rtv avec du glécaprévir/pibrentasvir n’est pas recommandée. |
ß-bloquants: carvédilol métoprolol timolol | ↑ bêta-bloquants | L’administration concomitante de darunavir/rtv et de bêta-bloquants pourrait augmenter les concentrations des bêta-bloquants (inhibition du CYP2D6). Il est recommandé d’effectuer une surveillance clinique lors de l’administration concomitante de Sandoz Darunavir/rtv et d’un bêta-bloquant et il faut envisager de réduire la dose du bêta-bloquant. |
| Inhibiteurs calciques: amlodipine diltiazem félodipine nifédipine vérapamil | ↑ inhibiteurs calciques | Les concentrations plasmatiques des inhibiteurs calciques (p. ex. amlodipine, diltiazem, félodipine, nifédipine, vérapamil) peuvent augmenter en cas de co-administration avec darunavir/rtv. La prudence est de mise et la surveillance clinique des patients est recommandée. |
Corticostéroïdes: Systémiques dexaméthasone prednisone Principalement métabolisés par le CYP3A, y compris en inhalation/par | ↓ darunavir ↑ corticosteroid | On fera preuve de prudence. La dexaméthasone administrée par voie générale est un inducteur du système CYP3A4 et peut donc réduire les concentrations plasmatiques de darunavir, ce qui pourrait entraîner une perte d’effet thérapeutique de Sandoz Darunavir. La co-administration de corticostéroïdes (voie générale et/ou en inhalation/à usage nasal/topique) et de darunavir/rtv peut |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
voie nasale/topique béthaméthasone budésonide fluticasone mométasone triamcinolone | augmenter les concentrations plasmatiques de ces corticostéroïdes. L’utilisation concomitante peut augmenter le risque d’apparition des effets corticoïdes systémiques, y compris le syndrome de Cushing et le freinage surrénalien. Lors de l’administration concomitante de Sandoz Darunavir/rtv et de corticostéroïdes, une surveillance clinique est recommandée. On devrait envisager l’utilisation d’autres médicaments, en particulier en cas d’utilisation à long terme. Pour la co-administration de corticostéroïdes administrés par voie cutanée sensibles à l'inhibition du CYP3A, se référer aux informations de prescription du corticostéroïde pour les conditions ou les utilisations qui augmentent son absorption systémique. | |
| Antagonistes des récepteurs de l’endothéline: bosentan | ↑ bosentan | Administration concomitante de bosentan chez des patients traités par Sandoz Darunavir/rtv: Chez les patients qui ont pris Sandoz Darunavir/rtv pendant au moins 10 jours, la dose de départ de bosentan doit être de 62,5 mg une fois par jour ou une fois tous les deux jours, en fonction de sa tolérabilité chez l’individu. Administration concomitante de Sandoz Darunavir/rtv chez des patients traités par le bosentan: Arrêter le traitement par le bosentan au moins 36 heures avant d’instaurer le traitement par Sandoz Darunavir/rtv. Après au moins 10 jours de traitement par Sandoz Darunavir/rtv, reprendre le bosentan à raison de 62,5 mg une fois par jour ou une fois tous les deux jours, en fonction de sa tolérabilité chez l’individu. |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
Contraceptifs à base d’oestrogène: éthinylestradiol noréthindrone éthinylestradiol drospirénone | ↓ éthinylestradiol ↓ noréthindrone inconnu | Les résultats d’un essai sur les interactions entre darunavir/rtv (600/100 mg b.i.d.) et l’éthinylestradiol avec noréthindrone ont montré que l’exposition systémique à l’éthinylestradiol et à la noréthindrone à l’état d’équilibre diminue respectivement de 44 % et de 14 %. On dispose de données sur les interactions médicamenteuses avec les contraceptifs hormonaux provenant d’études menées sur PREZCOBIX® (association darunavir/cobicistat) utilisé en association avec l’éthinylestradiol et la drospirénone; on ignore toutefois lequel des ingrédients actifs cause les effets observés. Les résultats d’un essai sur les interactions entre darunavir/cobicistat (800/150 mg die) et l’éthinylestradiol avec drospirénone ont montré que l’exposition systémique à des doses uniques d’éthinylestradiol et de drospirénone diminue de 30 % et augmente de 58 %, respectivement. On ignore l’effet du darunavir/rtv sur l’exposition à la drospirénone. Lorsque Sandoz Darunavir est coadministré avec un produit contenant de la drospirénone, il est recommandé de faire un suivi clinique en raison du risque d’hyperkaliémie. Il n’existe pas de données permettant d’émettre des recommandations concernant l’utilisation concomitante de darunavir/rtv et d’autres contraceptifs hormonaux. Par conséquent, il est recommandé d’utiliser des méthodes de contraception (non hormonales) additionnelles ou de remplacement. |
| Inhibiteurs de l’HMG-CoA réductase: | Un essai sur les interactions entre le darunavir (300 mg b.i.d.), le ritonavir à faible dose (100 mg b.i.d.) et l’atorvastatine (10 mg die) a indiqué que l’exposition à l’atorvastatine ne baissait que de 15 % en cas | |
Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14)
Classe de
médicament
concomitant : nom
du médicament
Effet sur la concentration de darunavir ou du médicament concomitant
Commentaire clinique
atorvastatine
rosuvastatine
pravastatine
↑ atorvastatine
↑ rosuvastatine
↑ pravastatine
de co-administration avec le darunavir et le ritonavir, par comparaison avec
l’administration d’atorvastatine seule (40 mg die). Quand l’administration d’atorvastatine et de Sandoz Darunavir/rtv est désirée, il est recommandé de commencer avec une dose d’atorvastatine de 10 mg die. On peut alors augmenter progressivement la dose d’atorvastatine en fonction de la réponse clinique.
Une étude sur les interactions entre darunavir/rtv (600/100 mg b.i.d.) et la rosuvastatine (10 mg die), lorsque ces deux traitements sont associés, a montré une augmentation significative de l’exposition plasmatique à la rosuvastatine. Lorsque l’administration de la rosuvastatine et de Sandoz Darunavir/rtv est souhaitée, il est recommandé de commencer le traitement par la dose la plus faible possible de
rosuvastatine et de l’augmenter
graduellement jusqu’à ce que les effets cliniques souhaités soient obtenus, et ce, tout en surveillant l’innocuité.
Un essai sur les interactions entre le darunavir (600 mg b.i.d.), le ritonavir à faible dose (100 mg b.i.d.) et la pravastatine (dose unique de 40 mg) a montré que l’association darunavir/ritonavir n’augmentait pas l’exposition à la pravastatine chez la plupart des patients, mais entraînait une exposition jusqu’à cinq fois plus élevée dans un petit sous-groupe de patients. Lorsqu’il est nécessaire d’administrer de la pravastatine avec Sandoz Darunavir/rtv, il est
recommandé de commencer par la dose la plus faible possible de pravastatine et de l’augmenter graduellement jusqu’à ce que les effets cliniques souhaités soient obtenus, et ce, tout en surveillant l’innocuité.
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
Antagonistes des récepteurs H2 et inhibiteurs de la pompe à protons: cimétidine famotidine nizatidine ranitidine esoméprazole lansoprazole oméprazole pantoprazole rabéprazole | ↔ darunavir | La co-administration d’oméprazole (20 mg die) ou de ranitidine (150 mg b.i.d.) et de darunavir (400 mg b.i.d.) en présence de ritonavir à faible dose (100 mg b.i.d.) n’a pas altéré l’exposition au darunavir. Si on se base sur ces résultats, on peut administrer Sandoz Darunavir/rtv avec des antagonistes des récepteurs H2 ou des inhibiteurs de la pompe à protons sans modifier les doses. On n’a pas évalué les effets de darunavir/rtv sur l’exposition à l’oméprazole ou à la ranitidine. |
Immunodépresseur s: cyclosporine tacrolimus sirolimus évérolimus | ↑ immunodépresseurs | Les concentrations plasmatiques de ces immunodépresseurs peuvent augmenter en cas de co-administration avec darunavir/rtv. Il est recommandé de surveiller les concentrations thérapeutiques des agents immunodépresseurs en cas de co-administration avec Sandoz Darunavir/rtv. L’administration concomitante d’évérolimus et de Sandoz Darunavir/rtv n’est pas recommandée. |
Bêta-agonistes en inhalation: salmétérol | Il n’est pas recommandé d’administrer du salmétérol et Sandoz Darunavir/rtv en concomitance. Cette association pourrait augmenter le risque d’événements indésirables cardiovasculaires associés au salmétérol, notamment l’allongement de l’intervalle QT, les palpitations et la tachycardie sinusale. | |
Analgésiques narcotiques/traite ment de la dépendance aux opioïdes: méthadone | ↓ méthadone | Lors d’un essai d’interaction portant sur l’effet de darunavir/rtv (600/100 mg b.i.d.) sur un schéma stable de traitement d’entretien avec la méthadone, on a observé une baisse de 16 % de l’ASC de R-méthadone. D’après des constatations pharmacocinétiques et |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
mépéridine fentanyl oxycodone tramadol | ↓ mépéridine ↑ fentanyl ↑ oxycodone ↑ tramadol | cliniques, aucun ajustement de la posologie de méthadone n’est nécessaire lors de l’instauration d’une coadministration de Sandoz Darunavir/rtv. Toutefois, il est recommandé d’assurer une surveillance clinique, car certains patients pourraient avoir besoin d’ajustement du traitement d’entretien. On peut s’attendre à ce que darunavir/rtv diminue les concentrations de mépéridine et qu’il augmente les concentrations de son métabolite normépéridine. Il n’est pas recommandé d’augmenter les doses de mépéridine ou de Sandoz Darunavir/rtv ni de les utiliser ensemble à long terme en raison des concentrations accrues du métabolite normépéridine, lequel a des propriétés analgésiques et stimulatrices du SNC (c.-à-d. un potentiel convulsivant). L’administration concomitante de darunavir/rtv avec le fentanyl, l’oxycodone ou le tramadol pourrait augmenter les concentrations de l’analgésique. Une surveillance clinique est recommandée lors de l’administration concomitante de Sandoz Darunavir/rtv et de ces analgésiques |
| buprénorphine/ naloxone | ↑ norbuprénorphine | Les résultats d’une étude d’interaction menée avec darunavir/rtv et l’association buprénorphine/naloxone ont démontré que l’exposition à la buprénorphine n’était pas modifiée lors de son administration avec darunavir/rtv. L’exposition au métabolite actif, la norbuprénorphine, a augmenté de 46 %. Il n’a pas été nécessaire de faire un ajustement posologique pour la buprénorphine. Une surveillance clinique soigneuse est recommandée si Sandoz Darunavir/rtv et la buprénorphine sont coadministrés. |
| Neuroleptiques: rispéridone | ↑ neuroleptiques | L’utilisation concomitante de rispéridone et de darunavir/rtv pourrait augmenter l’exposition à |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
quétiapine perphénazine | ces antipsychotiques (inhibition du CYP2D6 et/ou du P-gp). Il pourrait donc être nécessaire de réduire la dose de rispéridone lorsque ces médicaments sont co-administrés avec Sandoz Darunavir/rtv. Sandoz Darunavir/rtv ne doit pas être administré en association avec la quétiapine. Puisque darunavir/rtv inhibe le CYP3A, on s’attend à ce que les concentrations de quétiapine augmentent, ce qui peut entraîner des réactions indésirables graves et/ou mettant la vie en danger. Consulter la monographie de NORVIR. L’administration concomitante de darunavir/rtv avec la perphénazine pourrait augmenter les concentrations du neuroleptique (inhibition du CYP3A ou du CYP2D6). Une surveillance clinique est recommandée lors de l’administration concomitante de Sandoz Darunavir/rtv avec de la perphénazine et il faut envisager d’administrer une dose plus faible de neuroleptique. | |
| Inhibiteurs de l’agrégation plaquettaire: ticagrélor | ↑ ticagrélor | L’administration concomitante de darunavir/rtv avec le ticagrélor pourrait augmenter les concentrations du ticagrélor. L’administration concomitante de Sandoz Darunavir/rtv avec le ticagrélor n’est pas recommandée. |
Inhibiteurs de la PDE-5: sildénafil, tadalafil vardénafil | ↑ inhibiteurs de la PDE-5 | Dans un essai sur les interactions, un degré comparable d’exposition systémique au sildénafil a été observé avec une dose unique de 100 mg de sildénafil administrée seule et une dose unique de 25 mg de sildénafil co-administrée avec du darunavir (400 mg b.i.d.) et du ritonavir à faible dose (100 mg b.i.d.). L’administration concomitante d’un inhibiteur |
Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14)
Classe de
médicament
concomitant : nom
du médicament
Effet sur la concentration de darunavir ou du médicament concomitant
Commentaire clinique
de la PDE-5 avec darunavir/rtv peut augmenter le risque d’effets indésirables liés aux inhibiteurs de la PDE-5, comme l’hypotension, les syncopes, les troubles de la vue et le priapisme.
Utilisation des inhibiteurs de la PDE-5 dans le traitement de la dysfonction érectile : On doit faire preuve de prudence lors de l’utilisation concomitante d’inhibiteurs de la PDE-5 dans le traitement de la dysfonction érectile. En cas de co-administration de sildénafil ou de tadalafil avec le darunavir associé au ritonavir à faible dose, on s’attendrait à une augmentation considérable de la concentration de PDE-5 et à une possibilité d’augmentation des événements indésirables liés aux inhibiteurs de la PDE-5 dont l’hypotension, des changements visuels, les syncopes et le priapisme. Si l’utilisation concomitante de Sandoz Darunavir/rtv et de sildénafil ou de tadalafil est nécessaire, il est recommandé d’utiliser le sildénafil en dose unique n’excédant pas 25 mg en 48 heures ou d’utiliser le tadalafil en dose unique n’excédant pas 10 mg en 72 heures.
Le vardénafil ne doit pas être utilisé avec Sandoz Darunavir/rtv.
Utilisation des inhibiteurs de la PDE-5 dans le traitement de l’hypertension artérielle pulmonaire :
L’utilisation du sildénafil est contre-indiquée (voir le Tableau 10).
D’après des considérations théoriques, la coadministration de darunavir et de tadalafil pourrait augmenter les concentrations de tadalafil (inhibition du CYP3A). La co-administration de Sandoz Darunavir et de tadalafil n’est pas recommandée.
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
Agents sédatifs/hypnotiqu es: buspirone clorazépate diazépam flurazépam zolpidem midazolam à administration parentérale | ↑ agents sédatifs/hypnotiques | L’administration concomitante de darunavir/rtv et de ces sédatifs/hypnotiques pourrait augmenter les concentrations de sédatifs/hypnotiques (inhibition du CYP3A). Un suivi clinique est recommandé lors de la coadministration de Sandoz Darunavir/rtv et de ces sédatifs/hypnotiques et il faut envisager d’administrer une dose plus faible de sédatifs/hypnotiques. L’administration concomitante avec du midazolam par voie parentérale doit avoir lieu dans un milieu permettant d’assurer une surveillance clinique étroite et une prise en charge médicale appropriée en cas de dépression respiratoire et/ou de sédation prolongée. Il faut envisager de réduire la dose de midazolam par voie parentérale, surtout lors de l’administration de plus d’une seule dose. |
Antispasmodique s urinaires: fésotérodine solifénacine | ↑ antispasmodiques urinaires | À utiliser avec précaution. Surveiller l’apparition d’effets indésirables associés à la fésotérodine ou à la solifénacine; une réduction de la dose de fésotérodine ou solifénacine peut être nécessaire. |
Antidépresseurs: sertraline paroxétine | ↔ darunavir ↓ sertraline ↓ paroxétine | Un essai sur les interactions entre la paroxétine (20 mg die) ou la sertraline (50 mg die) et le darunavir (400 mg b.i.d.) et le ritonavir à faible dose (100 mg b.i.d.) a indiqué que l’exposition au darunavir n’était pas altérée en cas de coadministration avec la sertraline ou la paroxétine. L’exposition à la sertraline ou à la paroxétine a diminué de 49 % et de 39 %, respectivement, en cas de co-administration avec le darunavir et le ritonavir. Si la sertraline ou la paroxétine est coadministrée avec Sandoz Darunavir/rtv, on recommande d’ajuster la dose de l’ISRS avec attention, en fonction de l’évaluation clinique de l’effet antidépresseur. De plus, on doit surveiller |
| Tableau 11 : Interactions médicamenteuses établies et autres interactions potentiellement importantes : Des modifications de la posologie ou du schéma thérapeutique peuvent être recommandées en fonction des études sur les interactions médicamenteuses ou de l’interaction prévue (voir le Tableau 13 et le Tableau 14) | ||
| Classe de médicament concomitant : nom du médicament | Effet sur la concentration de darunavir ou du médicament concomitant | Commentaire clinique |
| amitriptyline désipramine imipramine nortriptyline trazodone | ↑ antidépresseurs | l’effet antidépresseur chez les patients recevant une dose stable de sertraline ou de paroxétine qui commencent un traitement par Sandoz Darunavir/rtv. On s’attend à ce que l’utilisation concomitante de darunavir/rtv et de ces antidépresseurs augmente les concentrations de l’antidépresseur (inhibition du CYP2D6 et/ou du CYP3A). Il est recommandé de procéder à une surveillance clinique et à un ajustement de la dose lors de la co-administration de Sandoz Darunavir/rtv avec ces antidépresseurs. |
Autres INTI
Étant donné les différentes voies d’élimination utilisées par les autres INTI (zidovudine, zalcitabine, emtricitabine, stavudine, lamivudine et abacavir), qui sont principalement excrétés par voie rénale, on ne s’attend à aucune interaction médicamenteuse entre ces médicaments et Sandoz Darunavir/rtv.
Autres inhibiteurs de la protéase
La co-administration de darunavir/rtv et d’IP autres que l’association lopinavir/ritonavir, le saquinavir, l’atazanavir et l’indinavir n’a pas été étudiée. Par conséquent, ces co-administrations ne sont pas recommandées.
Antagoniste du CCR5
En co-administration avec Sandoz Darunavir/rtv, la dose de maraviroc devrait être de 150 mg deux fois par jour.
Un essai des interactions entre darunavir/rtv (600/100 mg b.i.d.) et le maraviroc (150 mg b.i.d.) a révélé qu’en présence de darunavir/rtv, l’exposition au maraviroc augmentait de 305 %. Le maraviroc n’a eu aucun effet apparent sur l’exposition au darunavir/ritonavir.
Voir également 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES.
Le darunavir administré en concomitance avec le ritonavir est un inhibiteur du CYP3A et du CYP2D6. La co-administration du darunavir et du ritonavir avec des médicaments principalement métabolisés par le CYP3A4 et le CYP2D6 peut entraîner une augmentation des concentrations plasmatiques de ces médicaments, ce qui pourrait amplifier ou prolonger leur effet thérapeutique et les événements indésirables.
Le darunavir et le ritonavir sont métabolisés par le CYP3A. Les médicaments qui sont des inducteurs de l’activité du CYP3A sont susceptibles d’augmenter la clairance du darunavir et du ritonavir, ce qui se traduirait par une diminution des concentrations plasmatiques de darunavir et de ritonavir. L’administration concomitante de darunavir et de ritonavir avec d’autres médicaments qui inhibent le CYP3A pourrait réduire la clairance du darunavir et du ritonavir et entraîner une augmentation des concentrations plasmatiques de darunavir et de ritonavir.
Des études sur les interactions médicamenteuses ont été réalisées avec le darunavir et d’autres médicaments qui pourraient être utilisés en co-administration et avec certains médicaments fréquemment utilisés pour détecter les interactions pharmacocinétiques. Les effets de la co-administration du darunavir sur l’ASC, la Cmax et la Cmin sont résumés au Tableau 12 (effet des autres médicaments sur le darunavir) et au Tableau 13 (effet du darunavir sur les autres médicaments) voir 10 PHARMACOLOGIE CLINIQUE. Pour en savoir plus sur les recommandations cliniques, voir 9 INTERACTIONS MÉDICAMENTEUSES.
| Tableau 12 : Interactions médicamenteuses : paramètres pharmacocinétiques pour le darunavir en présence de médicaments co-administrés | |||||||
| Médicament co-administré | Dose/schéma posologique | n | PK | Rapport moyen des moindres carrés (IC à 90 %) des paramètres pharmacocinétiques du darunavir avec ou sans médicament co-administré Absence d’effet = 1.00 | |||
| Médicament co-administré | Darunavir/ ritonavir | Cmax | ASC | Cmin | |||
| Co-administration avec d’autres inhibiteurs de la protéase | |||||||
| Atazanavir | 300 mg diea | 400/100 mg b.i.d. b | 13 | ↔ | 1,02 (0,96-1,09) | 1,03 (0,94-1,12) | 1,01 (0,88-1,16) |
| Indinavir | 800 mg b.i.d. | 400/100 mg b.i.d. | 9 | ↑ | 1,11 (0,98-1,26) | 1,24 (1,09-1,42) | 1,44 (1,13-1,82) |
| Lopinavir/ Ritonavir | 400/100 mg b.i.d. 533/133,3 mg b.i.d. | 1200/100 mg b.i.d.c 1200 mg b.i.d.c | 14 15 | ↓ ↓ | 0,79 (0,67-0,92) 0,79 (0,64-0,97) | 0,62 (0,53-0,73) 0,59 (0,50-0,70) | 0,49 (0,39-0,63) 0,45 (0,38-0,52) |
| Ritonavir | Ajustement : 300 jusqu’à 600 mg b.i.d. en 6 jours | Darunavir 800 mg dose unique | 9 | ↑ | 1,97 (1,40-2,77) | 9,23 (6,62-12,88) | - |
| Gélule de saquinavir | 1000 mg b.i.d. | 400/100 mg b.i.d. | 14 | ↓ | 0,83 (0,75-0,92) | 0,74 (0,63-0,86) | 0,58 (0,47-0,72) |
| Co-administration avec d’autres antirétroviraux | |||||||
| Didanosine | 400 mg die | 600/100 mg | 17 | ↔ | 0,93 (0,86-1,00) | 1,01 (0,95-1,07) | 1,07 (0,95-1,21) |
| Tableau 12 : Interactions médicamenteuses : paramètres pharmacocinétiques pour le darunavir en présence de médicaments co-administrés | |||||||
| Médicament co-administré | Dose/schéma posologique | n | PK | Rapport moyen des moindres carrés (IC à 90 %) des paramètres pharmacocinétiques du darunavir avec ou sans médicament co-administré Absence d’effet = 1.00 | |||
| Médicament co-administré | Darunavir/ ritonavir | Cmax | ASC | Cmin | |||
| b.i.d. | |||||||
| Éfavirenz | 600 mg die | 300/100 mg b.i.d. | 12 | ↓ | 0,85 (0,72-1,00) | 0,87 (0,75-1,01) | 0,69 (0,54-0,87) |
| Étravirine | 200 mg b.i.d. | 600/100 mg b.i.d. | 15 | ↔ | 1,11 (1,01-1,22) | 1,15 (1,05-1,26) | 1,02 (0,90-1,17) |
| Névirapine | 200 mg b.i.d. | 400/100 mg b.i.d. | 8 | ↑ | 1,40 d (1,14-1,73) | 1,24 d (0,97-1,57) | 1,02 d (0,79-1,32) |
| Rilpivirine | 150 mg die e | 800/100 mg die | 15 | ↔ | 0,90 (0,81- 1,00) | 0,89 (0,81-0,99) | 0,89 (0,68-1,16) |
Fumarate de ténofovir disoproxil | 300 mg die | 300/100 mg b.i.d. | 12 | ↑ | 1,16 (0,94-1,42) | 1,21 (0,95-1,54) | 1,24 (0,90-1,69) |
| Co-administration avec d’autres médicaments | |||||||
| Carbamazépine | 200 mg b.i.d. | 600/100 mg b.i.d. | 16 | ↔ | 1,04 (0,93-1,16) | 0,99 (0,90-1,08) | 0,85 (0,73-1,00) |
| Clarithromycine | 500 mg b.i.d. | 400/100 mg b.i.d. | 17 | ↔ | 0,83 (0,72-0,96) | 0,87 (0,75-1,01) | 1,01 (0,81-1,26) |
| Kétoconazole | 200 mg b.i.d. | 400/100 mg b.i.d. | 14 | ↑ | 1,21 (1,04-1,40) | 1,42 (1,23-1,65) | 1,73 (1,39-2,14) |
| Oméprazole | 20 mg die | 400/100 mg b.i.d. | 16 | ↔ | 1,02 (0,95-1,09) | 1,04 (0,96-1,13) | 1,08 (0,93-1,25) |
| Paroxétine | 20 mg die | 400/100 mg b.i.d. | 16 | ↔ | 0,97 (0,92-1,02) | 1,02 (0,95-1,10) | 1,07 (0,96-1,19) |
| Ranitidine | 150 mg b.i.d. | 400/100 mg b.i.d. | 16 | ↔ | 0,96 (0,89-1,05) | 0,95 (0,90-1,01) | 0,94 (0,90-0,99) |
| Rifabutine | 150 mg tous les 2 jours | 600/100 mg b.i.d. | 11 | ↑ | 1,42 (1,21-1,67) | 1,57 (1,28-1,93) | 1,75 (1,28-2,37) |
| Sertraline | 50 mg die | 400/100 mg b.i.d. | 13 | ↔ | 1,01 (0,89-1,14) | 0,98 (0,84-1,14) | 0,94 (0,76-1,16) |
n = nombre de patients pour lesquels on dispose de données; – = pas d’information disponible a die = une fois par jour
b b.i.d. = deux fois par jour
c Les paramètres pharmacocinétiques du darunavir dans cette étude ont été comparés à ceux obtenus après l’administration de l’association darunavir/ritonavir à 600/100 mg b.i.d. d Rapport basé sur des comparaisons entre études
e Cette étude sur les interactions a été réalisée avec une dose de rilpivirine supérieure à la dose recommandée (25 mg une fois par jour), pour évaluer l’effet maximal du médicament co-administré.
f n = 14 pour la Cmax
| Tableau 13 : Interactions médicamenteuses : paramètres pharmacocinétiques des médicaments co-administrés en présence de darunavir/ritonavir | |||||||
| Médicament co-administré | Dose/schéma posologique | n | PK | Rapport moyen des moindres carrés (IC à 90 %) des paramètres pharmacocinétiques des médicaments co-administrés avec/sans darunavir Absence d’effet = 1,00 | |||
| Médicament co-administré | Darunavir/ ritonavir | Cmax | ASC | Cmin | |||
| Co-Administration With Other Protease Inhibitors | |||||||
| Atazanavir | 300 mg diea /100 mg de ritonavir die si administré seul 300 mg die si administré avec darunavir/ritonavir | 400/100 mg b.i.d. b | 13 | ↔ | 0,89 (0,78-1,01) | 1,08 (0,94-1,24) | 1,52 (0,99-2,34) |
| Indinavir | 800 mg b.i.d. /100 mg de ritonavir b.i.d. si administré seul 800 mg b.i.d. si administré avec darunavir/ritonavir | 400/100 mg b.i.d. | 9 | ↑ | 1,08 (0,95-1,22) | 1,23 (1,06-1,42) | 2,25 (1,63-3,10) |
| Lopinavir/ Ritonavir | 400/100 mg b.i.dc 533/133,3 mg b.i.d.c | 1 200/100 mg b.i.d. 1 200 mg b.i.d. | 14 15 | ↔ ↔ | 0,98 (0,78-1,22) 1,11 (0,96-1,30) | 1,09 (0,86-1,37) 1,09 (0,96-1,24) | 1,23 (0,90-1,69) 1,13 (0,90-1,42) |
| Gélule de saquinavir | 1 000 mg b.i.d. /100 mg de ritonavir b.i.d. si administré seul 1 000 mg b.i.d. si | 400/100 mg b.i.d. | 12 | ↔ | 0,94 (0,78-1,13) | 0,94 (0,76-1,17) | 0,82 (0,52-1,30) |
| Tableau 13 : Interactions médicamenteuses : paramètres pharmacocinétiques des médicaments co-administrés en présence de darunavir/ritonavir | |||||||
| Médicament co-administré | Dose/schéma posologique | n | PK | Rapport moyen des moindres carrés (IC à 90 %) des paramètres pharmacocinétiques des médicaments co-administrés avec/sans darunavir Absence d’effet = 1,00 | |||
| Médicament co-administré | Darunavir/ ritonavir | Cmax | ASC | Cmin | |||
| administré avec darunavir/ritonavir | |||||||
| Co-administration avec d’autres antirétroviraux | |||||||
| Didanosine | 400 mg die | 600/100 mg b.i.d. | 17 | ↔ | 0,84 (0,59-1,20) | 0,91 (0,75-1,10) | - |
| Éfavirenz | 600 mg die | 300/100 mg b.i.d. | 12 | ↑ | 1,15 (0,97-1,35) | 1,21 (1,08-1,36) | 1,17 (1,01-1,36) |
| Étravirine | 100 mg b.i.d. | 600/100 mg b.i.d. | 14 | ↓ | 0,68 (0,57-0,82) | 0,63 (0,54-0,73) | 0,51 (0,44-0,61) |
| Rilpivirine | 150 mg diea | 800/100 mg die | 14 | ↑ | 1,79 (1,56-2,06) | 2,30 (1,98-2,67) | 2,78 (2,39-3,24) |
| Névirapine | 200 mg b.i.d. | 400/100 mg b.i.d. | 8 | ↑ | 1,18 (1,02-1,37) | 1,27 (1,12-1,44) | 1,47 (1,20-1,82) |
Fumarate de ténofovir disoproxil | 300 mg die | 300/100 mg b.i.d. | 12 | ↑ | 1,24 (1,08-1,42) | 1,22 (1,10-1,35) | 1,37 (1,19-1,57) |
| Maraviroc | 150 mg b.i.d. | 600/100 mg b.i.d. | 12 | ↑ | 2,29 (1,46-3,59) | 4,05 (2,94-5,59) | 8,00 (6,35-10,1) |
| Co-administration avec d’autres médicaments | |||||||
| Atorvastatine | 40 mg die si administré seul 10 mg die si administré avec darunavir/ritonavir | 300/100 mg b.i.d. | 15 | ↑ | 0,56 (0,48-0,67) | 0,85 (0,76-0,97) | 1,81 (1,37-2,40) |
Buprénorphine/ Naloxone Norbuprénorphine | 8/2 mg à 16/4 mg die | 600/100 mg b.i.d. | 17 17 | ↔ ↑ | 0,92 d (0,79-1,08) 1,36 (1,06-1,74) | 0,89d (0,78-1,02) 1,46 (1,15-1,85) | 0,98d (0,82-1,16) 1,71 (1,29-2,27) |
Carbamazépine Époxycarbamazépine | 200 mg b.i.d. | 600/100 mg b.i.d. | 16 16 | ↑ ↓ | 1,43 (1,34-1,53) 0,46 (0,43-0,49) | 1,45 (1,35-1,57) 0,46 (0,44-0,49) | 1,54 (1,41-1,68) 0,48 (0,45-0,51) |
| Clarithromycine | 500 mg b.i.d. | 400/100 mg b.i.d. | 17 | ↑ | 1,26 (1,03-1,54) | 1,57 (1,35-1,84) | 2,74 (2,30-3,26) |
| Digoxine | 0,4 mg | 600/100 mg b.i.d. | 8 | ↑ | 1,15 (0,89-1,48) | 1,36 (0,81-2,27) | - |
| Éthinylestradiol (EE) | Ortho-Novum | 600/100 | 11 | ↓ | 0,68 | 0,56 | 0,38 |
| Tableau 13 : Interactions médicamenteuses : paramètres pharmacocinétiques des médicaments co-administrés en présence de darunavir/ritonavir | |||||||
| Médicament co-administré | Dose/schéma posologique | n | PK | Rapport moyen des moindres carrés (IC à 90 %) des paramètres pharmacocinétiques des médicaments co-administrés avec/sans darunavir Absence d’effet = 1,00 | |||
| Médicament co-administré | Darunavir/ ritonavir | Cmax | ASC | Cmin | |||
| Noréthindrone (NE) | 1/35 (35 mcg EE / 1 mg NE) | mg b.i.d. | 11 | ↓ | (0,61-0,74) 0,90 (0,83-0,97) | (0,50-0,63) 0,86 (0,75-0,98) | (0,27-0,54) 0,70 (0,51-0,97) |
| Kétoconazole | 200 mg b.i.d. | 400/100 mg b.i.d. | 15 | ↑ | 2,11 (1,81-2,44) | 3,12 (2,65-3,68) | 9,68 (6,44-14,55) |
| R-méthadone | 55-150 mg die | 600/100 mg b.i.d. | 16 | ↓ | 0,76 (0,71-0,81) | 0,84 (0,78-0,91) | 0,85 (0,77-0,94) |
| Paroxétine | 20 mg die | 400/100 mg b.i.d. | 16 | ↓ | 0,64 (0,59-0,71) | 0,61 (0,56-0,66) | 0,63 (0,55-0,73) |
| Pravastatine | 40 mg dose unique | 600/100 mg b.i.d. | 14 | ↑ | 1,63 (0,95-2,82) | 1,81 (1,23-2,66) | - |
Rifabutine 25-O-désacétylrifabutine | 150 mg tous les deux jours si administré avec darunavir/ritonavir 300 mg die si administré seul | 600/100 mg b.i.d. e | 11 11 | ↑ ↑ | 0,72 (0,55-0,93) 4,77 (4,04-5,63) | 0,93 (0,80-1,09) 9,81 (8,09-11,9) | 1,64 (1,48-1,81) 27,1 (22,2-33,2) |
| Sertraline | 50 mg die | 400/100 mg b.i.d. | 13 | ↓ | 0,56 (0,49-0,63) | 0,51 (0,46-0,58) | 0,51 (0,45-0,57) |
| Sildénafil | 100 mg (dose unique) si administré seul 25 mg (dose unique) si administré avec darunavir/ritonavir | 400/100 mg b.i.d. | 16 | ↑ | 0,62 (0,55-0,70) | 0,97 (0,86-1,09) | - |
n = nombre de patients pour lesquels on dispose de données; – = pas d’information disponible a die = une fois par jour
b b.i.d. = deux fois par jour
c Les paramètres pharmacocinétiques du lopinavir dans cette étude ont été comparés à ceux obtenus après l’administration de l’association lopinavir/ritonavir à 400/100 mg b.i.d. d Le rapport concerne la buprénorphine; la Cmax et l’ASC24h de la naloxone étaient comparables lorsque l’association buprénorphine/naloxone était administrée avec ou sans darunavir/rtv. e Comparativement à la rifabutine à 300 mg die.
f n = 14 pour la Cmax
9.5 Interactions médicament-aliment
Le darunavir administré en comprimés en co-administration avec du ritonavir à faible dose comme potentialisateur pharmacocinétique doit être pris avec des aliments. Le type de nourriture ne modifie pas l’exposition au darunavir.
Effet des aliments sur l’absorption orale
Sans prise alimentaire concomitante, la biodisponibilité relative du darunavir en présence de ritonavir à faible dose est inférieure de 30 % comparée à celle obtenue avec une prise alimentaire. On doit donc prendre les comprimés Sandoz Darunavir avec le ritonavir et avec des aliments. Le type de nourriture ne modifie pas l’exposition au darunavir.
Les aliments n'ont aucun effet sur la biodisponibilité orale du darunavir lorsqu'il est administré sous forme de suspension après une dose unique de 600 mg de darunavir associée à une faible dose de ritonavir.
9.6 Interactions médicament-herbe médicinale
L’utilisation concomitante de Sandoz Darunavir/rtv et du millepertuis (Hypericum perforatum), ou de produits contenant du millepertuis, est contre-indiquée. On prévoit que la co-administration d’inhibiteurs de la protéase, y compris darunavir/rtv, avec le millepertuis entraînera une baisse marquée des concentrations de l’inhibiteur de la protéase, ce qui pourrait se traduire par des concentrations de darunavir sub-optimales, une perte de réponse virologique et un développement possible de résistance à darunavir/rtv ou à la classe des inhibiteurs de la protéase (voir 9.4 Interactions médicament-médicament, Tableau 10).
On n’a pas établi l’existence d’interactions avec d’autres produits à base de plantes.
9.7 Effets au médicament sur les essais de laboratoire
On n’a pas établi l’existence d’interactions avec des résultats d’essais de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le darunavir est un inhibiteur de la dimérisation et de l’activité catalytique de la protéase du VIH-1. Il inhibe de façon sélective le clivage des polyprotéines encodées par les gènes gag et pol du VIH dans les cellules infectées par le virus, prévenant ainsi la maturation de particules virales infectieuses.
Le darunavir se lie fortement à la protéase du VIH-1 avec un KD de 4,5 x 10⁻¹² M.
Le darunavir n’inhibe aucune des 13 protéases cellulaires humaines testées.
10.2 Pharmacodynamique
Électrocardiogramme (effet sur l’intervalle QT)
Dans le cadre d’un essai ouvert randomisé et contrôlé par placebo et par témoin actif suivant un plan croisé en quatre phases, 40 sujets sains ont reçu des doses suprathérapeutiques de darunavir/ritonavir à 1 600/100 mg une fois par jour et à 800/100 mg deux fois par jour pendant sept jours.
À la concentration moyenne maximale observée dans cette étude, soit 6 599 ng/ml, l’augmentation moyenne du QTcF a été de 2,2 ms avec un intervalle de confiance (IC) bilatéral à 90 % de -2,0 à 6,3 ms. Lorsqu’on évalue l’IC bilatéral à 90 % pour les variations moyennes de QTcF à temps appareillés par rapport au contrôle par placebo, les limites supérieures des deux groupes darunavir/ritonavir n’ont jamais franchi la barre des 10 ms. Dans le contexte de cet essai, l’association darunavir/ritonavir ne semblait pas allonger l’intervalle QTc.
10.3 Pharmacocinétique
Généralités
Le darunavir est essentiellement métabolisé par le système enzymatique CYP3A4. L’effet potentialisateur pharmacocinétique global du ritonavir a permis de multiplier par 14 l’exposition systémique au darunavir quand on a co-administré par voie orale une dose unique de 600 mg de darunavir et une dose de 100 mg b.i.d. de ritonavir. On doit donc utiliser Sandoz Darunavir (darunavir) uniquement en association avec 100 mg de ritonavir comme potentialisateur pharmacocinétique.
Tableau 14 : Paramètres pharmacocinétiques du darunavir à 600 mg et du darunavir/rtv à 600/100 mg b.i.d. | ||
Paramètres pharmacocinétiques du darunavir | Darunavir 600 mg Oral n=7 (moyenne ± ÉT, tmax : médiane [intervalle]) | Darunavir 600 mg Oral + rtv 100 mg b.i.d. n=7 (moyenne ± ÉT, tmax : médiane [intervalle]) |
| tmax, h | 2,00 (1,00 – 4,00) | 4,00 (2,00 – 5,00) |
| Cmax, ng/ml | 2 204 ± 1 071 | 5 627 ± 923,5 |
| ASCdern, ng.h/ml | 7 748 ± 4 867 | 91 390 ± 20 050 |
| ASC∞, ng.h/ml | 10 990 ± 4 061 | 92 340 ± 20 020 |
| Biodisponibilité (F) (%) | 36,93 | 81,93 |
Absorption
Absorption et biodisponibilité:
Le darunavir a été rapidement absorbé après administration orale. La concentration plasmatique maximale du darunavir en présence de ritonavir à faible dose est généralement atteinte en 2,5 à 4,0 heures.
La biodisponibilité orale absolue d’une dose unique de 600 mg de darunavir seul a été approximativement de 37 % et elle a augmenté à environ 82 % en présence de 100 mg de ritonavir b.i.d. L’augmentation de la dose de ritonavir à plus de 100 mg b.i.d. n’a pas significativement influencé les concentrations de darunavir. Il n’est pas recommandé de modifier la dose de ritonavir. Selon des données in vivo, l’association darunavir/ritonavir inhiberait le transporteur de la glycoprotéine-p (p-gp).
Les propriétés pharmacocinétiques du darunavir en co-administration avec le ritonavir ont été évaluées chez des volontaires sains adultes et chez des patients infectés par le VIH-1. L’exposition au darunavir était plus élevée chez les patients infectés par le VIH-1 que chez les patients en bonne santé. Le darunavir est essentiellement métabolisé par le système enzymatique CYP3A. Comme le ritonavir inhibe le système CYP3A, on obtient des concentrations plasmatiques de darunavir considérablement plus élevées.
Le Tableau 15 présente les concentrations plasmatiques moyennes à l’état d’équilibre pour une dose de darunavir/ritonavir de 800/100 mg die.
| Tableau 15 : Profils des concentrations plasmatiques moyennes à l’état d’équilibre en fonction du temps pour le darunavir et le ritonavir à 800/100 mg die à la semaine 4 (Étude TMC114-C211) | ||||
| Darunavir | Ritonavir | |||
| Heures de mesure | Moyenne ± ÉT (ng/ml) | CV (%) | Moyenne ± ÉT (ng/ml) | CV (%) |
| 0 h | 1 826 ±1 003 | 54,92 | 141,2± 156,0 | 110,5 |
| 1 h | 3 964 ± 1 805 | 45,52 | 154,4± 122,6 | 79,36 |
| 2 h | 4 692 ± 1 135 | 24,19 | 264,5± 247,2 | 93,46 |
| 3 h | 4 949 ± 1 344 | 27,15 | 386,8± 357,6 | 92,45 |
| 4 h | 4 426 ± 1 300 | 29,38 | 465,9± 256,5 | 55,06 |
| 6 h | 3 532 ± 1 065 | 30,16 | 463,1± 205,3 | 44,33 |
| 9 h | 2 664 ± 1 002 | 37,59 | 282,7± 137,5 | 48,64 |
| 12 h | 2 353 ± 919,6 | 39,08 | 229,4± 159,8 | 69,67 |
| 24 h | 1 440 ±513,9 | 35,68 | 97,10± 99,08 | 102,0 |
Le Tableau 16 présente les concentrations plasmatiques moyennes à l’état d’équilibre pour une dose de darunavir/ritonavir de 600/100 mg b.i.d.
| Tableau 16 : Profils des concentrations plasmatiques moyennes à l’état d’équilibre en fonction du temps pour le darunavir et le ritonavir à 600/100 mg b.i.d. à la semaine 4 (Données intégrées des essais POWER 1 et POWER 2, analyse primaire après 24 semaines) | ||||
| Darunavir | Ritonavir | |||
| Heures de mesure | Moyenne ± ÉT (ng/ml) | CV (%) | Moyenne ± ÉT (ng/ml) | CV (%) |
| 0 h | 4 010 ± 1 635 | 40,78 | 495,6 ± 258,6 | 52,18 |
| 1 h | 5 386 ± 1 538 | 28,55 | 634,0 ± 462,2 | 72,90 |
| 2 h | 6 125 ± 1 750 | 28,57 | 658,1 ± 439,7 | 66,81 |
| 3 h | 6 471 ± 2 066 | 31,92 | 713,8 ± 371,5 | 52,04 |
| 4 h | 5 307 ± 1 796 | 33,84 | 719,5 ± 274,7 | 38,18 |
| 6 h | 4 856 ± 2 007 | 41,33 | 701,9 ± 318,3 | 45,36 |
| 9 h | 3 618 ± 1 893 | 52,33 | 516,9 ± 224,4 | 43,42 |
| 12 h | 2 813 ± 1 612 | 57,30 | 321,9 ± 180,1 | 55,97 |
Les comprimés Sandoz Darunavir doivent être pris avec du ritonavir et avec de la nourriture. Le type d’aliments ne modifie pas l’exposition au darunavir (voir 4 POSOLOGIE ET ADMINISTRATION et 9.5 Interactions médicament-aliment).
Distribution:
Environ 95 % du darunavir est lié aux protéines plasmatiques. Le darunavir se lie principalement à l’alpha-1 glycoprotéine acide (AGP).
Métabolisme:
Les expériences in vitro réalisées avec des microsomes du foie humain indiquent que le darunavir subit principalement une métabolisation oxydative. Le darunavir est largement métabolisé par le système CYP hépatique, et presque exclusivement par l’isoenzyme CYP3A4. Un essai réalisé avec du darunavir radiomarqué au 14C chez des volontaires sains a montré que la majorité de la radioactivité retrouvée dans le plasma après une seule dose de darunavir/ritonavir à 400/100 mg provenait du médicament mère. On a identifié au moins trois métabolites oxydatifs du darunavir chez l’être humain; tous ont montré une activité contre le VIH de type sauvage au moins 10 fois inférieure à celle du darunavir.
Élimination:
Après l’administration d’une dose radiomarquée au 14C de darunavir/ritonavir à 400/100 mg, on a retrouvé environ 79,5 % et 13,9 % de la dose administrée dans les fèces et dans l’urine, respectivement. Environ 41,2 % et 7,7 % de la dose administrée se sont trouvés sous forme de darunavir inchangé dans les fèces et l’urine, respectivement. La demi-vie d’élimination terminale du darunavir était d’environ 15 heures quand il était utilisé en association avec le ritonavir. La clairance du darunavir intraveineux utilisé seul (à raison de 150 mg) et en association avec le ritonavir à faible dose était de 32,8 l/h et 5,9 l/h, respectivement.
Populations particulières et états pathologiques
Enfants
L’étude de la pharmacocinétique du darunavir en association avec du ritonavir chez 74 patients pédiatriques infectés par le VIH-1, âgés de 6 à < 18 ans, pesant au moins 44 lb (20 kg) et ayant déjà reçu un traitement antirétroviral a montré que les doses administrées en fonction du poids des patients ont entraîné une exposition au darunavir comparable à celle observée chez les adultes recevant le darunavir/rtv à raison de 600/100 mg b.i.d. (voir 4 POSOLOGIE ET ADMINISTRATION).
Tableau 17 : Analyses pharmacocinétiques de population estimatives relative à l’exposition au darunavir (étude TMC114-C212) après l’administration de doses conformes à celles indiquées au tableau 3 | |
| Paramètre | Étude TMC114-C212 darunavir/ritonavir, deux fois par jour N = 74 |
| ASC24h (ng·h/mL)c | |
| Moyenne ± écart-type | 126 377 ± 34 356 |
| Médiane (intervalle) | 127 340 (67 054-230 720) |
| C0h (ng/mL) | |
| Moyenne ± écart-type | 3 948 ± 1 363 |
| Médiane (intervalle) | 3 888 (1 836-7 821) |
| N = nombre de sujets pour lesquels on dispose de données. c L’ASC24h est calculée comme l’ASC12h*2. | |
Gériatrie:
Une analyse pharmacocinétique de population chez des patients infectés par le VIH-1 a montré que la pharmacocinétique du darunavir ne varie pas considérablement dans la gamme d’âge (18 à 75 ans) évaluée chez les patients atteints de VIH-1 (n = 12, ≥ 65 ans) (voir 7.1.4 Gériatrie).
Sexe:
Les analyses pharmacocinétiques de populations montrent une exposition au darunavir légèrement plus importante (16,8 %) chez les femmes infectées par le VIH-1 (n = 68) comparativement aux hommes. Cette différence n’est pas considérée comme cliniquement pertinente.
Grossesse et l'allaitemen
Grossesse et post-partum
Dans le cadre d’un traitement antirétroviral, l’exposition au darunavir total et au ritonavir après la prise de darunavir/ritonavir à 600/100 mg b.i.d. et de darunavir/ritonavir à 800/100 mg die était généralement plus faible pendant la grossesse par comparaison au post-partum (voir Tableau 18 et Tableau 19). Cependant, pour le darunavir non lié (c.-à-d. le darunavir actif), les paramètres pharmacocinétiques étaient moins réduits pendant la grossesse par comparaison au post-partum, en raison d’une augmentation de la fraction non liée du darunavir pendant la grossesse par comparaison au post-partum.
Tableau 18 : Résultats pharmacocinétiques du darunavir total après administration de darunavir/ritonavir à 600/100 mg b.i.d. dans le cadre d’un traitement antirétroviral, pendant le 2e trimestre de la grossesse, le 3e trimestre de la grossesse et le post-partum
Paramètres
pharmacocinétiques
du darunavir total
(moyenne ± É-T)
2e Trimestre de la
grossesse (n = 12)a
3e Trimestre de la grossesse
(n = 12)
Post-partum (6 à 12 semaines)
(n = 12)
Cmax, ng/ml 4 668 ± 1 097 5 328 ± 1 631 6 659 ± 2 364 ASC 12h, ng.h/ml 39 370 ± 9 597 45 880 ± 17 360 56 890 ± 26 340 Cmin, ng/ml 1 922 ±825 2 661 ± 1 269 2 851 ± 2 216 a n = 11 for ASC12h
Tableau 19 : Résultats pharmacocinétiques du darunavir total après administration de darunavir/ritonavir à 800/100 mg die dans le cadre d’un traitement antirétroviral, pendant le 2e trimestre de la grossesse, le 3e trimestre de la grossesse et le post-partum.
Paramètres
pharmacocinétiques
du darunavir total
(moyenne ± É-T)
2e Trimestre de la
grossesse (n = 17)
3e Trimestre de la
grossesse
(n = 15)
Post-partum (6 à 12 semaines)
(n = 16)
Cmax, ng/ml 4 964 ± 1 505 5 132 ± 1 198 7 310 ± 1 704 ASC24h, ng.h/ml 62 289 ± 16 234 61 112 ± 13 790 92 116 ± 29 241 Cmin, ng/ml 1 248 ± 542 1 075 ± 594 1 473 ± 1 141
Chez les femmes recevant le darunavir/ritonavir à 600/100 mg b.i.d. pendant le deuxième trimestre de la grossesse, les valeurs intra-individuelles moyennes pour la Cmax, l’ASC12h et la Cmin du darunavir total étaient respectivement de 28 %, 26 % et 26 % inférieures par comparaison au post-partum; pendant le troisième trimestre de la grossesse, les valeurs pour la Cmax, l’ASC12h et la Cmin du darunavir total étaient respectivement de 18 % inférieures, 16 % inférieures et 2 % supérieures par comparaison au post-partum.
Chez les femmes recevant le darunavir/ritonavir à 800/100 mg die pendant le deuxième trimestre de la grossesse, les valeurs intra-individuelles moyennes pour la Cmax, l’ASC24h et la Cmin du darunavir total étaient respectivement de 33 %, 31 % et 30 % inférieures par comparaison au post-partum; pendant le troisième trimestre de la grossesse, les valeurs pour la Cmax, l’ASC24h et la Cmin du darunavir total étaient respectivement de 29 %, 32 % et 50 % inférieures par comparaison au post-partum.
Race:
L’analyse pharmacocinétique de populations portant sur le darunavir chez les patients infectés par le VIH-1 a indiqué que la race n’a pas d’effet apparent sur l’exposition au darunavir.
Insuffisance hépatique:
Dysfonction hépatique
Dans une étude à doses multiples associant darunavir et ritonavir (600/100 mg) deux fois par jour, il a été démontré qu’à l’état d’équilibre les paramètres pharmacocinétiques du darunavir chez les patients présentant une dysfonction hépatique légère (Child-Pugh de classe A, n = 8) ou modérée (Child-Pugh de classe B, n = 8) étaient comparables à ceux des sujets sains. L’effet d’une dysfonction hépatique grave sur les paramètres pharmacocinétiques du darunavir n’a pas été étudié (voir 2 CONTRE-INDICATIONS, 4 POSOLOGIE ET ADMINISTRATIONand 7 MISES EN GARDE ET PRÉCAUTIONS).
Co-infection par le virus de l’hépatite B ou de l’hépatite C
L’analyse primaire des données de 48 semaines des études TMC114-C211 et TMC114-C214 réalisées auprès de patients infectés par le VIH-1 a indiqué qu’une co-infection par le virus de l’hépatite B ou de l’hépatite C n’avait pas d’effet apparent sur l’exposition au darunavir.
Insuffisance rénale:
Les résultats d’une étude de bilan massique avec une dose radiomarquée au 14C de darunavir/ ritonavir ont montré qu’environ 7,7 % de la dose de darunavir administrée est excrétée dans l’urine sous forme inchangée. Comme le darunavir et le ritonavir sont fortement liés aux protéines plasmatiques, il est peu probable qu’ils seraient éliminés de façon significative par hémodialyse ou dialyse péritonéale. Bien que le darunavir n’ait pas été étudié chez les insuffisants rénaux, l’analyse pharmacocinétique de population a indiqué que la pharmacocinétique du darunavir n’était pas modifiée de façon significative chez les insuffisants rénaux modérés infectés par le VIH-1 (clairance de la créatinine entre 30 et 60 ml/min, n = 20) (voir 4.2 Posologie recommandée et modification posologique, Insuffisance rénale, 7 MISES EN GARDE ET PRÉCAUTIONS, Rénal).
Analyses pharmacocinétiques de population chez les patients VIH-1
Les analyses pharmacocinétiques de population chez les patients infectés par le VIH-1 ont mis en évidence que les caractéristiques pharmacocinétiques du darunavir ne sont pas notablement différentes dans la tranche d’âge (18 à 75 ans) évaluée pour les patients infectés par le VIH-1. Les analyses pharmacocinétiques de population ont montré une exposition au darunavir légèrement plus importante chez les femmes infectées par le VIH-1 comparativement aux hommes. Cette différence n’est pas considérée comme cliniquement pertinente.
Les analyses pharmacocinétiques du darunavir chez les patients infectés par le VIH-1 indiquent que la race n’a pas d’effet apparent sur l’exposition au darunavir. Les paramètres pharmacocinétiques du darunavir à l’état d’équilibre chez les patients présentant une dysfonction hépatique légère à modérée ont été comparables à ceux des patients sains; par conséquent, il n’est pas nécessaire d’ajuster la posologie chez les patients présentant une dysfonction hépatique légère à modérée. Le darunavir n’a pas été étudié chez les patients atteints d’une dysfonction hépatique sévère.
Les analyses pharmacocinétiques de population ont montré que les caractéristiques pharmacocinétiques du darunavir ne sont pas significativement influencées chez les patients infectés par le VIH-1 et présentant une dysfonction rénale modérée. Il n’y a pas de données pharmacocinétiques disponibles chez les patients infectés par le VIH-1 présentant une dysfonction rénale grave ou une maladie rénale au stade terminal. Cependant, puisque la clairance rénale du darunavir est limitée, on ne s’attend pas à une diminution de la clairance corporelle totale chez les patients ayant une dysfonction rénale.
D’après les études de population, les valeurs obtenues de la moyenne géométrique (ÉT) de la C0h et de l’ASC12h du darunavir chez 119 patients infectés par le VIH-1 qui recevaient du darunavir/ritonavir à 600/100 mg b.i.d. (TMC114-C213 et TMC114-C202, analyse primaire à la semaine 24) sont respectivement de 3 578 (± 1 151) ng/ml et de 62 349 (± 16 143) ng.h/ml.
La pharmacocinétique du darunavir, administré en concomitance avec du ritonavir à faible dose (100 mg), a été évaluée chez des volontaires sains adultes et des patients infectés par le VIH-1. Le Tableau 20 présente les analyses pharmacocinétiques de population estimatives pour le darunavir après l’administration orale de darunavir/rtv à 600/100 mg deux fois par jour [sur la base d’un échantillon réduit, soit 285 patients de l’étude TMC114-C214 et 119 patients (données intégrées) des études TMC114-C202 et TMC114-C213] et de darunavir/rtv à 800/100 mg une fois par jour [sur la base d’un échantillon réduit, soit 335 patients de l’étude TMC114-C211 et 280 patients de l’étude TMC114-C229] à des patients infectés par le VIH-1.
| Tableau 20 : Analyses pharmacocinétiques de population estimatives du darunavir lorsque darunavir/rtv est administré à raison de 800/100 mg une fois par jour (étude TMC114-C211, analyse à 48 semaines, et étude TMC114-C229, analyse à 48 semaines) et à raison de 600/100 mg deux fois par jour (étude TMC114-C214, analyse à 48 semaines et données intégrées des études TMC114-C213 et TMC114-C202, analyse primaire à 24 semaines) | |||||
| Paramètre | Étude TMC114-C211 darunavir/ rtv à 800/100 mg une fois par jour n = 335 | Étude TMC114-C229 darunavir/ rtv à 800/100 mg une fois par jour n = 280 | Étude TMC114-C214 darunavir/ rtv à 600/100 mg deux fois par jour n = 285 | Étude TMC114-C229 darunavir/ rtv à 600/100 mg deux fois par jour n = 278 | Études TMC114- C213 et TMC114- C202 (données intégrées) darunavir/ rtv à 600/100 mg deux fois par jour n = 119 |
ASC24h (ng∙h/ml)a | |||||
| Moyenne ± écart-type | 93 026 ± 27 050 | 93 334 ± 28 626 | 116 796 ± 33 594 | 114 302 ± 32 681 | 124 698 ± 32 286 |
| Médiane (intervalle) | 87 854 (45 000-219 240) | 87 788 (45 456-236 920) | 111 632 (64 874-355 360) | 109 401 (48 934-323 820) | 123 336 (67 714-212 980) |
| C0h (ng/ml) | |||||
| Moyenne ± écart-type | 2 282 ± 1 168 | 2 160 ± 1 201 | 3 490 ± 1 401 | 3 386 ± 1 372 | 3 578 ± 1 151 |
| Median (Range) | 2 041 (368-7 242) | 1 896 (184-7 881) | 3 307 (1 517-13 198) | 3 197 (250-11 865) | 3 539 (1 255-7 368) |
n = nombre de patients présentant des données
a L’ASC24h est calculée sur la base de l’ASC12h x 2.
11 ENTREPOSAGE ET STABILITÉ
Conserver les comprimés Sandoz Darunavir (darunavir) à une température comprise entre 15 et 30 °C.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom commun: darunavir
Nom chimique: [(1S,2R)-3-[[(4-aminophényl)sulfonyl](2-méthylpropyl)amino]-
2-hydroxy-1-(phénylméthyl)propyl]-acide carbamique (3R,3aS,6aR)-hexahydrofuro[2,3-b]furan-3-yl ester
Formule moléculaire : C27H37N3O7S
Masse moléculaire: 547,66 g/mol
Formule développée: 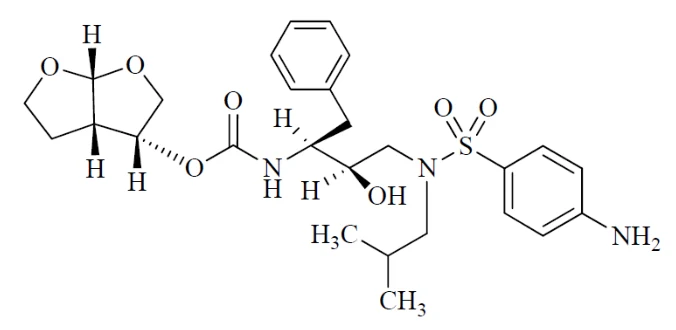
Propriétés physicochimiques:
Description physique : Darunavir est une poudre blanche ou presque blanche.
Solubilité : La solubilité du darunavir dans l’eau est d’environ 0,1 mg/ml (insoluble) à
25 °C.
14 ESSAIS CLINIQUES
Études comparatives de biodisponibilité
Une étude de biodisponibilité comparative en insu, randomisée, croisée à deux périodes, d’unedose unique (1 x 800 mg) de comprimés pelliculés SANDOZ® DARUNAVIR (Darunavir) à 800 mg (Sandoz Canada Inc.) et de PREZISTA® (Darunavir éthanolate) comprimés pelliculés, 800 mg (Janssen Inc.) avec co-administration de comprimés pelliculés NORVIR® (ritonavir), 100 mg deux fois par jour (AbbVie Corporation) a été menée chez des volontaires en bonne santé (hommes) non à jeun en présence d’un repas hyperlipidique et hypercalorique. Cinquante-quatre (54) sujets ont été inscrits. Les données de bioéquivalence ont été mesurées et les résultats de 53 sujets qui ontterminé l'étude sont résumés dans le tableau suivant.
TABLEAU SOMMAIRE DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Darunavir (1 x 800 mg) De données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test* | Référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance (90%) |
SSCT (h*ng/mL) | 119167,91 125325,59 (31,2) | 125121,23 131623,23 (33,0) | 95,4 | 90,7 - 100,4 |
SSCI (h*ng/mL) | 129801,58 136173,42 (30,4) | 138233,88 145372,68 (32,9) | 94,0 | 89,1 - 99,3 |
Cmax (ng/mL) | 9008,94 9140,54 (16,6) | 9494,72 9582,88 (13,8) | 95,0 | 91,7 - 98,4 |
| Tmax§ (h) | 4,33 (2,67 - 6,03) | 4,33 (1,67 - 5,00) | ||
| T½ € (h) | 11,52 (31,39) | 12,14 (44,78) | ||
*SANDOZ® DARUANVIR (Darunavir), Comprimés pelliculés 800 mg (Sandoz Canada Inc.) †PREZISTA® (éthanolate de darunavir), Comprimés pelliculés 800 mg (Janssen Inc.), achetés au Canada
§ Exprimé sous forme de médiane (intervalle) uniquement
€ Exprimé sous forme de moyenne arithmétique (CV%) uniquement
Généralités
Les données sur l’efficacité de darunavir/rtv sont basées sur des analyses de données à 192 semaines provenant d’un essai de phase III randomisé, contrôlé et ouvert mené auprès de patients adultes infectés par le VIH-1 n’ayant jamais été traités par des antirétroviraux (TMC114-C211 [ARTEMIS]), ainsi que sur des analyses de données à 96 semaines provenant d’un essai de phase III randomisé, contrôlé et ouvert mené auprès de patients adultes infectés par le VIH-1 ayant déjà été traités par des antirétroviraux (TMC114-C214 [TITAN]), et de données à 48 semaines provenant d’un essai de phase III randomisé et ouvert mené auprès de patients adultes infectés par le VIH-1 recevant un traitement antirétroviral depuis peu de temps (TMC114-C229 [ODIN]).
Sont également incluses les données à 96 semaines provenant de deux essais de phase IIb randomisés et contrôlés, TMC114-C213 (POWER 1) et TMC114-C202 (POWER 2), menés auprès de patients adultes infectés par le VIH-1 et ayant déjà été traités par des antirétroviraux, ainsi que des données à 96 semaines provenant de l’essai ouvert TMC114-C215 (POWER 3) mené auprès de patients ayant commencé à prendre darunavir/rtv à la dose recommandée.
14.1 Essais cliniques par indication
Patients adultes n’ayant jamais été traités par des antirétroviraux
TMC114-C211 (ARTEMIS)
Données démographiques et méthodologie de l’essai
Les données sur l’efficacité de darunavir/rtv à 800/100 mg die sont basées sur des analyses de données à 192 semaines provenant de TMC114-C211, un essai de phase III randomisé et contrôlé sans insu, mené auprès de patients infectés par le VIH-1 qui n’ont jamais été traités par des antirétroviraux; cet essai vise à comparer darunavir/rtv à 800/100 mg die au lopinavir/rtv à 800/200 mg par jour (administré deux fois par jour ou une fois par jour). Les deux groupes ont reçu un traitement de base fixe composé de fumarate de ténofovir disoproxil à 300 mg die (TDF) et d’emtricitabine à 200 mg die (FTC).
Les patients porteurs du VIH-1 qui étaient admissibles à cet essai présentaient des taux plasmatiques d’ARN du VIH-1 > 5 000 copies/ml. La randomisation a été stratifiée en fonction de la charge virale plasmatique et de la numération des cellules CD4+ au moment de la visite de sélection. La réponse virologique était définie par un taux plasmatique confirmé d’ARN du VIH-1, la charge virale, < 50 copies/ml. Les analyses portaient sur 689 patients de l’étude TMC114-C211 ayant terminé 48 semaines et 192 semaines de traitement ou ayant abandonné l’étude plus tôt.
Les caractéristiques démographiques et les données de départ sur les patients ont été équilibrées entre le groupe darunavir/rtv et le groupe lopinavir/rtv (voir le Tableau 21). Le Tableau 21 établit une comparaison des caractéristiques démographiques et des données de départ des patients sous darunavir/rtv à 800/100 mg die et des patients sous lopinavir/ritonavir à 800/200 mg par jour dans le cadre de l’essai ARTEMIS. Les 343 patients sous darunavir/rtv à 800/100 mg die avaient un âge médian de 34 ans (intervalle : 18 à 70 ans), 70 % étaient des hommes, 40 % étaient de race blanche, 23 % de race noire, 23 % étaient hispaniques et 13 % asiatiques. Le taux plasmatique moyen d’ARN du VIH-1 au départ était de 4,86 log10 copies/ml, alors que la numération médiane de cellules CD4+ au départ était de 228 x 106 cellules/litre (intervalle : 4 à 750 x 106 cellules/litre).
| Tableau 21 : Caractéristiques démographiques et données de départ des patients de l’essai TMC114-C211 | ||
| Essai randomisé TMC114-C211 | ||
Darunavir/rtv 800/100 mg die + TDF/FTC n = 343 | Lopinavir/ritonavir 800/200 mg par jour + TDF/FTC n = 346 | |
| Caractéristiques démographiques | ||
| Âge médian (ans) (intervalle, ans) | 34 (18-70) | 33 (19-68) |
| Sexe | ||
| Masculin | 70% | 70% |
| Féminin | 30% | 30% |
| Race | ||
| Blanche | 40% | 45% |
| Noire | 23% | 21% |
| Hispanique | 23% | 22% |
| Asiatique | 13% | 11% |
| Données de départ | ||
| Taux plasmatique initial moyen d’ARN du VIH-1 (log10 copies/ml) | 4.86 | 4.84 |
Numération initiale médiane de cellules CD4+ (cellules/mm3) (intervalle, cellules/mm3) | 228 (4-750) | 218 (2-714) |
| Pourcentage de patients dont la charge virale initiale est ≥ 100,000 copies/ml | 34% | 35% |
| Pourcentage de patients dont la numération initiale de cellules CD4+ est < 200 cellules/mm3 | 41% | 43% |
Résultats de l’étude
Selon les méthodes statistiques des analyses à 48 et à 192 semaines prévues dans le protocole de TMC114-C211, si à chaque point d’analyse la limite inférieure de l’IC bilatéral à 95 % pour la différence entre le darunavir/ritonavir et le lopinavir/ritonavir dépassait -12 % (dans la population conforme au protocole), on pouvait en tirer une conclusion de non-infériorité du darunavir/ritonavir par rapport au lopinavir/ritonavir pour le point d’analyse correspondant. La non-infériorité de la réponse virologique (ARN du VIH-1 < 50 copies/ml) avec darunavir/rtv à 800/100 mg die par rapport au traitement par lopinavir/ritonavir à 800/200 mg par jour a été démontrée sur 48 semaines de traitement (83,7 % dans le groupe sous darunavir/rtv à 800/100 mg die par rapport à 78,3 % dans le groupe sous lopinavir/ritonavir à 800/200 mg par jour) (p < 0,001). La différence de réponse (IC à 95 %) à la semaine 48 entre le darunavir et le lopinavir est de 5,5 % (-0,4 à 11,4) pour < 50 copies/ml et de 2,7 % (-2,4 à 7,8) pour 400 copies/ml.
Dans le cadre de l’essai ARTEMIS, l’analyse des données après 192 semaines de traitement a révélé une efficacité antirétrovirale durable et un bénéfice immunologique dans le groupe sous darunavir/rtv. D’après l’analyse à 192 semaines, la réponse virologique (ARN du VIH-1 ≤ 50 copies/ml) dans la population en ITT a été de 68,8 % dans le groupe sous darunavir/rtv par rapport à 57,2 % dans le groupe sous lopinavir/rtv. La non-infériorité de la réponse virologique a été démontrée (p ≤ 0,001) à la fois pour la population conforme au protocole et celle en ITT. De plus, la supériorité statistique du groupe sous darunavir/rtv a été démontrée par rapport au groupe sous lopinavir/rtv (p = 0,002 à la fois pour la population en ITT et celle conforme au protocole).
Le Tableau 22 présente les résultats du traitement à la semaine 48 et à la semaine 192 de l’essai ARTEMIS sur la population ayant suivi le protocole et ayant reçu darunavir/rtv à 800/100 mg die.
Tableau 22 : Résultats du traitement randomisé jusqu’aux semaines 48 et 192 de l’essai TMC114-C211 pour la population ayant suivi le protocole | ||||
| Étude randomisée TMC114-C211 | ||||
| Semaine 48 | Semaine 192 | |||
Darunavir/ rtv 800/100 mg die + TDF/FTC n = 340 | Lopinavir/ritonavir 800/200 mg par jour + TDF/FTC n = 346 | Darunavir/rtv 800/100 mg die + TDF/FTC n = 340 | Lopinavir/ritonavir 800/200 mg par jour + TDF/FTC n = 346 | |
Réponse virologique ARN du VIH-1 < 50 copies/ml | 83,8% | 78,3% | 69,1% | 57,1% |
| (ARN du VIH-1 < 400 copies/ml) | (87,9%) | (85,3%) | (75,2%) | (65,0%) |
| Échec virologique | 5,8% | 10,1% | 8,2% | 12,5% |
Rebond virologiquea | 1,5% | 2,6% | 7,0% | 11,0% |
| Suppression virale jamais obtenueb | 4,4% | 7,5% | 1,2% | 1,4% |
| Abandon en raison d’événements indésirables | 2,9% | 5,5% | 4,1% | 11,3% |
| Décès | 0,3% | 0,6% | 0,3% | 1,4% |
| Abandon pour d’autres raisons | 7,1% | 5,5% | 18,2% | 17,7% |
n = nombre total de patients appartenant à la population ayant suivi le protocole pour lesquels on dispose de données
a Patients ayant présenté une charge virale confirmée < 50 copies/ml avant la semaine 48 ou la semaine 192, mais pas de charge virale confirmée < 50 copies/ml aux semaines 48 et 192 b Patients n’ayant jamais atteint une charge virale confirmée < 50 copies/ml avant la semaine 48 ou la semaine 192
Les changements moyens du taux plasmatique d’ARN du VIH-1 par rapport au départ dans la population en ITT étaient de -2,77 log10 copies/ml à la semaine 48 (-2,35 log10 copies/ml à la semaine 192) dans le groupe recevant darunavir/rtv à 800/100 mg die et de -2,65 log10 copies/ml à la semaine 48 (-2,03 log10 copies/ml à la semaine 192) dans le groupe recevant le lopinavir/ritonavir à 800/200 mg par jour. L’augmentation médiane de la numération des cellules CD4+ par rapport au départ était comparable pour les deux groupes de traitement (148 cellules/mm3 et 148 cellules/mm3 à la semaine 48; 266 cellules/mm3 et 269 cellules/mm3 à la semaine 192 dans le groupe sous darunavir/rtv à 800/100 mg die et dans le groupe sous lopinavir/ritonavir à 800/200 mg par jour, respectivement).
La réponse virologique (< 50 copies/ml) en fonction de la charge virale au départ de tous les patients en ITT est présentée au Tableau 23. Pour les patients dont la CV au départ était < 100 000 copies/ml, les réponses étaient similaires sous darunavir/rtv et lopinavir/ritonavir; les patients dont la CV au départ était ≥ 100 000 copies/ml et ayant reçu darunavir/rtv ont obtenu une réponse virologique (< 50 copies/ml) statistiquement supérieure à celle obtenue avec l’association lopinavir/ritonavir (67,5 % par rapport à 51,7 %; p = 0,012).
| Tableau 23 : Réponse virologique (< 50 copies/ml) après 192 semaines en fonction de la charge virale au départ et de la numération des cellules CD4+ au départ | |||||
Darunavir /rtv 800/100 mg die n=343 | Lopinavir/ritonavir 800/200 mg par jour n=346 | Différence entre les traitements | |||
| n | Nombre de répondeurs à la semaine 192 n (%) | n | Nombre de répondeurs à la semaine192 n (%) | Différence entre les réponses en % (IC à 95 % de la différence entre les réponses en %) | |
| Charge virale plasmatique au départ (copies/ml) | |||||
| < 100 000 | 226 | 157 (69,5) | 226 | 136 (60,2) | 9,3 (0,5 à 18,1) |
| ≥ 100 000 | 117 | 79 (67,5) | 120 | 62 (51,7) | 15,9 (3,5 à 28,3) |
| Numération des cellules CD4+ au départ (x 106/l) | |||||
| < 200 | 141 | 92 (65,2) | 148 | 80 (54,1) | 11,2 (-0,1 à 22,5) |
| ≥ 200 | 202 | 144 (71,3) | 198 | 118 (59.6) | 11,7 (2,4 à 21,0) |
Patients adultes ayant déjà reçu un traitement antirétroviral
Les données indiquant une efficacité comparable de darunavir/rtv à 800/100 mg die et de darunavir/rtv à 600/100 mg b.i.d. chez des patients ayant déjà été traités ne présentant pas de mutation associée à une résistance au darunavir sont basées sur l’analyse à 48 semaines de l’essai de phase III TMC114-C229 (ODIN).
Les données sur l’efficacité de darunavir/rtv à 600/100 mg b.i.d. chez des patients ayant déjà été traités sont basées sur l’analyse à 96 semaines de l’essai de phase III TMC114-C214 (TITAN) mené auprès de patients ayant déjà été traités, mais n’ayant jamais reçu de lopinavir/ritonavir, ainsi que sur des analyses de données à 96 semaines provenant des essais de phase IIb POWER 1, 2 et 3 menés auprès de patients présentant un degré élevé de résistance aux IP.
TMC114-C229 (ODIN)
Données démographiques et méthodologie de l’essai
TMC114-C229 était un essai randomisé et ouvert visant à comparer darunavir/rtv à 800/100 mg die à darunavir/rtv à 600/100 mg b.i.d. chez des patients infectés par le VIH-1 ayant déjà été traités dont le test de résistance génotypique au moment de la sélection n’a révélé aucune mutation associée à une résistance au darunavir (V11I, V32I, L33F, I47V, I50V, I54M, I54L, T47P, L76V, I84V, L89V) et dont la charge virale d’ARN du VIH-1 au moment de la visite de sélection était > 1 000 copies/ml. Les deux groupes ont reçu un traitement de base optimisé consistant en au moins deux INTI choisis par l’investigateur.
Les patients infectés par le VIH-1 qui étaient admissibles à cet essai suivaient une thérapie antirétrovirale hautement active (HAART) depuis au moins 12 semaines. La réponse virologique était définie par une charge virale plasmatique confirmée de l’ARN du VIH-1 inférieure à 50 copies/ml. Les analyses portaient sur 590 patients ayant terminé 48 semaines de traitement ou ayant abandonné le traitement plus tôt (population en ITT). Le Tableau 24 présente une comparaison des caractéristiques démographiques et des données de départ entre les patients sous darunavir/rtv à 800/100 mg die et ceux sous darunavir/rtv à 600/100 mg b.i.d. dans le cadre de l’étude TMC114-C229. Aucune disparité n’a été observée entre les deux groupes. La majorité des patients (> 87 %) n’étaient pas co-infectés par le virus de l’hépatite B et/ou de l’hépatite C.
| Tableau 24 : Caractéristiques démographiques et données de départ des patients de l’étude TMC114-C229 (population en ITTa) | ||
| Étude randomisée TMC114-C229 | ||
Darunavir /ritonavir 800/100 mg une fois par jour + TBO n = 294 | Darunavir /ritonavir 600/100 mg deux fois par jour + TBO n = 296 | |
| Caractéristiques démographiques | ||
| Âge médian (ans) (intervalle, ans) | 40 (18 à 70) | 40 (18 à 77) |
| Sexe | ||
| Masculin | 61% | 67% |
| Féminin | 39% | 33% |
| Race | ||
| Blanche | 35% | 37% |
| Noire | 28% | 24% |
| Hispanique | 16% | 20% |
| Asiatique | 16% | 14% |
| Données de départ | ||
| Taux plasmatique moyen d’ARN du VIH-1 (log10 copies/ml) au départ | 4,19 | 4,13 |
Numération médiane de cellules CD4+ (cellules/mm3) au départ (intervalle, cellules/mm3) | 219 (24 à 1306) | 236 (44 à 864) |
| Pourcentage de patients dont la charge virale au départ est ≥ 100 000 copies/ml | 13% | 11% |
| Pourcentage de patients dont la numération de cellules CD4+ au départ est < 200 cellules/mm3 | 43% | 39% |
| FC médian pour le darunavir (intervalle)b | 0,50 (0,1 à 1,8) | 0,50 (0,1 à 1,9) |
Nombre médian de mutations associées à une résistancec: MAR aux IP MAR aux INNTI MAR aux INTI | 3 2 1 | 4 1 1 |
Pourcentage de patients dont le nombre de mutations primaires de résistance aux inhibiteurs de la protéase au départ est de : 0 | 84% | 84% |
| Tableau 24 : Caractéristiques démographiques et données de départ des patients de l’étude TMC114-C229 (population en ITTa) | ||
| Étude randomisée TMC114-C229 | ||
Darunavir /ritonavir 800/100 mg une fois par jour + TBO n = 294 | Darunavir /ritonavir 600/100 mg deux fois par jour + TBO n = 296 | |
1 2 ≥ 3 | 8% 5% 3% | 9% 4% 2% |
Nombre médian d’antirétroviraux utilisés antérieurementd: INTI INNTI IP (sauf ritonavir à faible dose) | 3 1 1 | 3 1 1 |
FC = Fold Change ou changement
a La population en intention de traiter (ITT) était définie comme le groupe de patients randomisés ayant pris au moins une dose de médicament à l’étude, qu’ils aient ou non respecté le protocole.
b D’après le phénotype [FC] (Antivirogram™) FC = CE50 du virus du patient/CE50 du virus de type sauvage servant de référence
c Johnson VA, Brun-Vézinet F, Clotet B, et al. Update of the drug resistance mutations in HIV-1: Décembre 2008. Top HIV Med 2008; 16(5):138-145.
d On ne compte que les ARV, à l’exclusion du ritonavir à faible dose.
Les données indiquant une efficacité comparable de darunavir/rtv à 800/100 mg die et de darunavir/rtv à 600/100 mg b.i.d. chez des patients ayant déjà été traités ne présentant pas de mutation associée à une résistance au darunavir sont basées sur l’analyse à 48 semaines de l’essai de phase III TMC114-C229 (ODIN).
Résultats de l’étude
Dans l’analyse primaire des données de 48 semaines, la réponse virologique, définie comme une charge virale plasmatique confirmée de l’ARN du VIH-1 < 50 copies/ml (ITT, délai avant la perte de la réponse virologique), était de 72,1 % pour le groupe sous darunavir/rtv die et de 70,9 % pour le groupe sous darunavir/rtv b.i.d. (différence = 1,2 %, IC à 95 % [-6,1 à 8,5]). Les comparaisons statistiques entre les groupes de traitement à 48 semaines fondées sur une approximation normale de la différence au niveau de la réponse virologique ont confirmé la non-infériorité de darunavir/rtv die par rapport à darunavir/rtv b.i.d. tant pour la population en ITT que pour la population conforme au protocole (valeur de p < 0,001). Le Tableau 25 présente un résumé des résultats à 48 semaines chez les patients sous darunavir/rtv à 800/100 mg die dans le cadre de l’étude TMC114-C229.
Tableau 25 : Résultats du traitement randomisé jusqu’à la semaine 48 de l’étude TMC114-C229 | ||||
| Étude randomisée TMC114-C229 | ||||
Darunavir /rtv 800/100 mg die + TBO n =294 | Darunavir /rtv 600/100 mg b.i.d. + TBO n =296 | Différence au niveau de la réponse virologique [IC à 95 %] | Valeur de p pour la non-infériorité | |
Réponse virologique (ARN du VIH-1< 50 copies/ml) | 71,4% a | 70,3% a | 1,2 [-6,2 à 8,5] | < 0,001b |
Échec virologiquec : Absence de réponse initialed | 10,5% a | 8,1% a | ||
| Rebond virologiquee | 2,4% | 2,0% | ||
| Suppression virale jamais obtenuef | 4,8% | 5,1% | ||
Abandon en raison d’événements indésirables | 2,4% | 2,0% | ||
| Décès | 0,6% | 1,7% | ||
| Abandon pour d’autres raisonsg | 7,8% | 10,8% | ||
n = nombre total de patients appartenant à la population en ITT pour lesquels on dispose de données
a Deux patients dans chaque groupe présentant une réponse virologique confirmée à la semaine 48 n’ont pas affiché de réponse initiale à la semaine 24 et n’ont donc pas été considérés comme répondeurs virologiques dans ce résumé des résultats.
b Sur la base d’une approximation normale de la différence au niveau de la réponse. c Patients qui ont arrêté le traitement avant la semaine 48 pour manque ou perte d’efficacité; patients dont la charge virale était ≥ 50 copies à la semaine 48 et patients dont le traitement de base a été modifié de façon non autorisée dans le protocole.
d Les patients étaient considérés comme ne présentant pas de réponse initiale i) si les données de charge virale étaient recueillies au-delà du délai prévu et ii) si la réponse virologique confirmée (charge virale < 400 copies/ml – délai avant la perte de la réponse virologique) à la semaine 24 était de 0.
e Patients qui ont obtenu une réponse confirmée (< 50 copies/ml – délai avant la perte de la réponse virologique) avant le délai prévu (toute réponse = 1) mais qui ont présenté un rebond virologique confirmé à la fin du délai prévu (réponse – délai avant la perte de la réponse virologique = pas à la fin du délai prévu).
f Patients n’ayant jamais atteint une charge virale confirmée < 50 copies/ml avant la semaine 48. g Comprend : consentement annulé, perdus de vue, déménagements, etc.
À la semaine 48, la variation moyenne de la charge virale (log10) par rapport au départ dans la population en ITT était de -1,84 et de -1,80 log10 copies/ml respectivement pour les groupes darunavir/ritonavir die et darunavir/ritonavir b.i.d. La différence au niveau de la variation moyenne et de l’intervalle de confiance à 95 % de la charge virale (log10) entre les groupes de traitement à la semaine 48 par rapport au départ a été de -0,04 (-0,24 à 0,16). La comparaison statistique (ITT –analyse de covariance) a mis en évidence une différence estimative (différence entre les moyennes des moindres carrés et l’intervalle de confiance à 95 %) entre les groupes recevant le darunavir/ritonavir die et b.i.d. à la semaine 48 de -0,003 (-0,188 à 0,182) (p = 0,977).
L’élévation moyenne de la numération de cellules CD4+ par rapport au départ était comparable dans les deux groupes de traitement (108 cellules/mm3 et 112 cellules/mm3 respectivement dans les groupes recevant darunavir/rtv à 800/100 mg die et recevant darunavir/rtv à 600/100 mg b.i.d.).
Étude TMC114-C214 (TITAN)
Données démographiques et méthodologie de l’essai
TMC114-C214 était un essai de phase III en cours, randomisé et contrôlé sans insu, visant à comparer darunavir/rtv à 600/100 mg b.i.d. avec le lopinavir/ritonavir à 400/100 mg b.i.d. chez des patients adultes infectés par le VIH-1 ayant déjà reçu des antirétroviraux mais pas de lopinavir/ritonavir. Les deux groupes ont reçu un traitement de base optimisé (TBO) consistant en au moins deux antirétroviraux (INTI avec ou sans INNTI).
Les patients infectés par le VIH-1 qui étaient admissibles à cet essai présentaient un taux plasmatique d’ARN du VIH-1 > 1 000 copies/ml et suivaient une thérapie antirétrovirale hautement active (HAART) depuis au moins 12 semaines. La réponse virologique était définie par une charge virale plasmatique confirmée de l’ARN du VIH-1 < 400 copies/ml. Dans l’essai TITAN, les analyses portaient sur 595 patients ayant terminé 96 semaines de traitement ou ayant abandonné le traitement plus tôt.
Les caractéristiques démographiques et les données de départ étaient équilibrées entre le groupe sous darunavir/rtv et celui sous lopinavir/ritonavir. Le Tableau 26 présente une comparaison des caractéristiques démographiques et des données de départ entre les patients sous darunavir/rtv à 600/100 mg b.i.d. et ceux sous lopinavir/ritonavir à 400/100 mg b.i.d. dans le cadre de l’étude TMC114-C214.
| Tableau 26 : Caractéristiques démographiques et données de départ des patients de l’étude TMC114-C214 | ||
| Étude randomisée TMC114-C214 | ||
Darunavir /rtv 600/100 mg b.i.d. + TBO n = 298 | lopinavir/ritonavir 400/100 mg b.i.d. + TBO n = 297 | |
| Caractéristiques démographiques | ||
| Âge médian (ans) (intervalle, ans) | 40 (18 à 68) | 41 (22 à 76) |
| Sexe | ||
| Masculin | 77% | 81% |
| Féminin | 23% | 19% |
| Race | ||
| Blanche | 54% | 57% |
| Noire | 18% | 17% |
| Hispanique | 15% | 15% |
| Asiatique | 9% | 9% |
| Données de départ | ||
| Taux plasmatique moyen d’ARN du VIH-1 au départ (log10 copies/ml) | 4,33 | 4,28 |
| Numération médiane de cellules CD4+ au | ||
| Tableau 26 : Caractéristiques démographiques et données de départ des patients de l’étude TMC114-C214 | ||
| Étude randomisée TMC114-C214 | ||
Darunavir /rtv 600/100 mg b.i.d. + TBO n = 298 | lopinavir/ritonavir 400/100 mg b.i.d. + TBO n = 297 | |
| départ (cellules/mm3) (intervalle, cellules/mm3) | 235 (3 à 831) | 230 (2 à 1 096) |
| Pourcentage de patients dont la charge virale au départ est ≥ 100,000 copies/ml | 19% | 17% |
| Pourcentage de patients dont la numération initiale de cellules CD4+ est < 200 cells/mm3 | 40% | 40% |
| FC médian pour le darunavir | 0,60 (0,1 à 37,4) | 0,60 (0,1 à 43,8) |
| FC médian pour le lopinavir | 0,70 (0,4 à 74,4) | 0,80 (0,3 à 74,5) |
Nombre médian de mutations associées à une résistancea : MAR aux IP MAR aux INNTI MAR aux INTI | 4 1 2 | 4 1 2 |
Pourcentage de patients dont le nombre initial de mutations primaires de résistance aux inhibiteurs de la protéasea est de : ≤ 1 2 ≥ 3 | 78% 8% 13% | 80% 9% 11% |
Nombre médian d’antirétroviraux utilisés antérieurementb : INTI INNTI IP (sauf ritonavir à faible dose) | 4 1 1 | 4 1 1 |
| Pourcentage de patients résistantsc à tous les IP disponiblesd au départ, à l’exception du darunavir | 2% | 3% |
a Johnson VA, Brun-Vezinet F, Clotet B, et al. Update of the drug resistance mutations in HIV-1: Automne 2006. Top HIV Med 2006; 14(3): 125-130.
b On ne compte que les ARV, à l’exclusion du ritonavir à faible dose.
c D’après le phénotype (Antivirogram™)
d IP commercialisés au moment de l’inclusion dans l’étude
Résultats de l’étude
Selon les méthodes statistiques prévues dans le protocole de TMC114-C214, si la limite inférieure de l’IC bilatéral à 95 % pour la différence entre darunavir/ritonavir et lopinavir/ ritonavir dépassait -12 % (dans la population conforme au protocole), on en tirait une conclusion de non-infériorité du darunavir/ritonavir par rapport au lopinavir/ritonavir. Les résultats à 48 et à 96 semaines chez les patients sous darunavir /rtv à 600/100 mg b.i.d. dans le cadre de l’étude TMC114-C214 sont présentés au Tableau 27.
Tableau 27 : Résultats du traitement randomisé aux semaines 48 et 96 de l’étude TMC114-C214 | ||||
| Étude randomisée TMC114-C214 | ||||
| 48 semaines | 96 semaines | |||
Darunavir /rtv 600/100 mg b.i.d. + TBO n = 274 n (%) | lopinavir/ritonavir 400/100 mg b.i.d. + TBO n = 280 n (%) | Darunavir/rtv 600/100 mg b.i.d. + TBO n = 280 n (%) | lopinavir/ritonavir 400/100 mg b.i.d. + TBO n = 294 n (%) | |
Réponse virologique ARN du VIH-1 < 400 copies/ml (ARN du VIH-1 < 50 copies/ml) | 211 (77,0%) [196 (71,5%)] | 189 (67,5%) [169 (60,4%)] | 189 (67,5%) [172 (61,4%)] | 175 (59,5%) [164 (55,8%)] |
| Échec virologique | 28 (10,2%) | 51 (18,2%) | 31 (11,1%) | 61 (20,7%) |
Absence de réponse initialea | 19 (6,9%) | 29 (10,4%) | 19 (6,8%) | 35 (11,9%) |
Rebond virologiqueb | 9 (3,3%) | 21 (7,5%) | 12 (4,3%) | 25 (8,5%) |
| Abandon en raison d’échec virologique : suppression virale jamais obtenuec | 0 (0%) | 1 (0,4%) | 0 (0%) | 1 (0,3%) |
Abandon en raison d’événements indésirables | 14 (5,1%) | 13 (4,6%) | 22 (7,9%) | 23 (7,8%) |
| Décès | 2 (0,7%) | 2 (0,7%) | 20 (7,1%) | 17 (5,8%) |
| Abandon pour d’autres raisons | 19 (6,9%) | 25 (8,9%) | 2 (0,7%) | 3 (1,0%) |
n = nombre total de patients pour lesquels on dispose de données
a Patients dont la charge virale est ≥ 400 copies/ml à la semaine 16 et sans charge virale confirmée < 400 copies/ml à la semaine 48 et à la semaine 96
b Patients ayant une charge virale confirmée < 400 copies/ml avant la semaine 48 et la semaine 96, mais pas de charge virale confirmée < 400 copies/ml au bout de la semaine 48 et de la semaine 96
c Patients n’ayant jamais atteint une charge virale confirmée < 400 copies/ml avant la semaine 48 et la semaine 96
Pendant les 96 semaines de traitement, une proportion significativement plus élevée de patients présentant un taux d’ARN du VIH-1 < 400 copies/ml et un taux d’ARN du VIH-1 < 50 copies/ml a été notée dans le groupe sous darunavir/rtv à 600/100 mg b.i.d. (67,5 % et 61,4 %, respectivement) comparativement au groupe sous lopinavir/ritonavir à 400/100 mg b.i.d. (59,5 % et 55,8 %, respectivement). La différence de réponse (IC à 95 %) à la semaine 96 entre le darunavir et le lopinavir est de 8,0 % (0,1 à 15,8) pour < 400 copies/ml et de 5,6 % (2,4 à 13,7) pour < 50 copies/ml.
La non-infériorité de la réponse virologique (ARN du VIH-1 < 400 copies/ml) du traitement par darunavir/rtv à 600/100 mg b.i.d. a été démontrée par rapport au traitement par lopinavir/ritonavir à 400/100 mg b.i.d. (p < 0,001). De plus, la supériorité du groupe sous darunavir/rtv a été démontrée par rapport au groupe sous lopinavir/rtv (p = 0,033).
La proportion de patients ayant obtenu un taux d’ARN du VIH-1 d’au moins 1 log10 au-dessous du taux de départ a été de 77,7 % dans le groupe sous darunavir/rtv à 600/100 mg b.i.d. par rapport à 69,3 % dans le groupe sous lopinavir/ritonavir à 400/100 mg b.i.d. À la semaine 96, les changements moyens du taux plasmatique d’ARN du VIH-1 par rapport au départ ont été de
- 1,72 log10 copies/ml dans le groupe sous darunavir/rtv à 600/100 mg b.i.d. et de - 1,54 log10 copies/ml dans le groupe sous lopinavir/ritonavir à 400/100 mg b.i.d. L’augmentation médiane de la numération des cellules CD4+ par rapport au départ a été comparable pour les deux groupes de traitement (respectivement 81 cellules/mm3 et 96 cellules/mm3 dans les groupes sous darunavir/rtv à 600/100 mg b.i.d. et sous lopinavir/ritonavir à 400/100 mg b.i.d.).
TMC114-C213 (POWER 1) et TMC114-C202 (POWER 2)
Données démographiques et méthodologie des essais
Les études TMC114-C213 (Power 1) et TMC114-C202 (Power 2) sont des essais de phase IIb randomisés et contrôlés, menés auprès de patients présentant un degré élevé de résistance aux IP et comprenant deux parties : une première partie partiellement à l’insu, dont le but était de déterminer la dose requise et une deuxième partie à long terme dans laquelle tous les patients randomisés pour recevoir darunavir/rtv prenaient la dose recommandée de 600/100 mg b.i.d.
Les patients infectés par le VIH-1 admissibles à ces essais présentaient un taux plasmatique d’ARN du VIH-1 > 1 000 copies/ml, avaient déjà été traités par IP, INNTI et INTI, présentaient lors de la sélection au moins une mutation primaire de résistance aux IP (D30N, M46I/L, G48V, I50L/V, V82A/F/S/T, I84A/C/V, L90M) et suivaient un schéma stable incluant un IP depuis au moins huit semaines au moment de la sélection. La randomisation était stratifiée selon le nombre de mutations aux IP, la charge virale au moment de la sélection et l’utilisation d’enfuvirtide.
Le taux de réponse virologique a été comparé chez les patients recevant darunavir/rtv avec un traitement de base optimisé (TBO) et un groupe témoin suivant un schéma comprenant un ou plusieurs IP choisis par l’investigateur ainsi qu’un TBO. Ce dernier consistait en au moins deux INTI avec ou sans enfuvirtide. Les IP choisis dans le groupe témoin en fonction des tests de résistance et des antécédents médicaux incluaient : lopinavir/ritonavir chez 36 % des patients, (fos)amprénavir chez 34 %, saquinavir chez 35 % et atazanavir chez 17 %; 23 % des patients témoins utilisaient des IP potentialisés par d’autres IP. Environ 47 % de tous les patients utilisaient l’enfuvirtide, dans 35 % des cas pour la première fois. La réponse virologique se définissait comme une baisse de la charge virale d’ARN du VIH-1 dans le plasma d’au moins 1,0 log10 par rapport au départ.
Dans l’analyse des données regroupées de TMC114-C213 et TMC114-C202, les caractéristiques démographiques et les données de départ étaient équilibrées entre le groupe darunavir/rtv et le groupe recevant les IP comparateurs. Le Tableau 28 présente une comparaison des caractéristiques démographiques et des données de départ entre les patients sous darunavir/rtv à 600/100 mg b.i.d. et les patients ayant reçu l’IP de comparaison dans le cadre d’une analyse regroupée des essais TMC114-C213 et TMC114-C202.
| Tableau 28: Caractéristiques démographiques et données de départ chez les patients des essais TMC114-C213 et TMC114-C202 (analyse regroupée) | ||
Études randomisées TMC114-C213 and TMC114-202 | ||
Darunavir /rtv 600/100 mg b.i.d. + TBO n = 131 | IP de comparaison + TBO n = 124 | |
| Caractéristiques démographiques | ||
| Âge médian (ans) (intervalle, ans) | 43 (27 à 73) | 44 (25 à 65) |
| Sexe | ||
| Masculin | 89% | 88% |
| Féminin | 11% | 12% |
| Race | ||
| Blanche | 81% | 73% |
| Noire | 10% | 15% |
| Hispanique | 7% | 8% |
| Données de départ | ||
| Taux plasmatique initial moyen d’ARN du VIH-1 (log10 copies/ml) | 4,61 | 4,49 |
Numération initiale médiane de cellules CD4+ (cellules/mm3) (intervalle, cellules/mm3) | 153 (3 à 776) | 163 (3 à 1 274) |
| Pourcentage de patients dont la charge virale initiale est > 100 000 copies/ml | 24% | 29% |
| Pourcentage de patients dont la numération initiale de cellules CD4+ est < 200 cells/mm3 | 67% | 58% |
| FC médian pour le darunavir | 4,3 | 3,3 |
Nombre médian de mutations de résistancea : Mutations de résistance aux IP Mutations aux INNTI Mutations aux INTI | 12 1 6 | 12 1 5 |
Pourcentage de patients dont le nombre initial de mutations primaires de résistance aux inhibiteurs de la protéasea est de : ≤ 1 2 ≥ 3 | 8% 22% 70% | 9% 21% 70% |
Nombre médian d’antirétroviraux utilisés antérieurementb : INTI INNTI IP (sauf le ritonavir à faible dose) | 6 1 4 | 6 1 4 |
| Pourcentage de patients résistantsb à tous les IP disponiblesc au départ, à l’exception du tipranavir et du darunavir | 66% | 61% |
| Pourcentage de patients ayant déjà utilisé l’enfuvirtide | 20% | 17% |
a Johnson VA, Brun-Vezinet F, Clotet B, et al. Update of the drug resistance mutations in HIV-1: Automne 2006. Top HIV Med 2006; 14(3): 125-130.
b D’après le phénotype (Antivirogram™)
c IP commercialisés au moment de l’inclusion dans l’étude
Résultats des études
Les résultats à la semaine 48 des patients recevant la dose recommandée de darunavir/rtv à 600/100 mg b.i.d. provenant des essais regroupés TMC114-C213 et TMC114-C202 sont présentés au Tableau 29.
Tableau 29 : Résultats du traitement randomisé à la semaine 48 dans le cadre des études TMC114-C213 et TMC114-C202 (analyse regroupée) | ||
Études randomisées TMC114-C213 and TMC114-C202 | ||
Darunavir /rtv à 600 mg b.i.d. + TBO n = 131 % | IP comparateurs + TBO n = 124 % | |
Réponse virologique confirmée à au moins 1 log10 du taux d’ARN du VIH-1 en dessous de la valeur de départ jusqu’à la semaine 48 (< 50 copies/ml à la semaine 48) | 61,1%d (45,0%)d | 16,1% (11,3%) |
| Échec virologique | 29,0% | 75,0% |
| Absence de réponse initialea | 8,4% | 53,2% |
| Rebond virologiqueb | 16,0% | 13,7% |
| Suppression virale jamais obtenuec | 4,6% | 8,1% |
| Abandon en raison d’événements indésirables | 4,6% | 2,4% |
| Décès | 2,3% | 0,8% |
| Abandon pour d’autres raisons | 3,1% | 5,6% |
a Patients n’ayant pas obtenu de baisse confirmée de l’ARN du VIH-1 d’au moins 0,5 log10 à la semaine 12 par rapport au départ
b Patients ayant présenté une réponse initiale (baisse confirmée de la charge virale de 1 log10) par rapport au départ mais sans baisse confirmée de charge virale de 1 log10 au bout de 48 semaines
c Patients n’ayant jamais obtenu une baisse confirmée de la charge virale de 1 log10 avant la semaine 48
d p < 0,001 d’après un modèle de régression logistique; valeurs de p [darunavir/rtv à 600/100 mg b.i.d. p/r à l’IP comparateur + TBO]
Dans l’analyse regroupée des études TMC114-C213 et TMC114-C202 sur 48 semaines de traitement, la proportion de patients dont le taux d’ARN du VIH-1 était < 400 copies/ml dans le groupe ayant reçu darunavir/rtv à 600/100 mg b.i.d. comparativement au groupe ayant reçu un IP de comparaison était respectivement de 55,0 % et de 14,5 %, (p < 0,001). En outre, les changements moyens du taux plasmatique d’ARN du VIH-1 par rapport au départ étaient de -1,69 log10 copies/ml dans le groupe recevant darunavir/rtv à 600/100 mg b.i.d. et de -0,37 log10 copies/ml dans le groupe recevant l’IP de comparaison (p < 0,001). L’augmentation moyenne des numérations des CD4+ par rapport au départ était plus élevée dans le groupe darunavir/rtv à 600/100 mg b.i.d. (103 cellules/mm3) par rapport au groupe ayant reçu l’IP de comparaison (17 cellules/mm3) (p < 0,001).
Les analyses des données sur 96 semaines de traitement dans les essais regroupés TMC114-C213 et TMC114-C202 ont démontré un effet soutenu en matière d’efficacité antirétrovirale et d’amélioration immunologique. Le traitement par darunavir/rtv à 600/100 mg b.i.d. a entraîné, chez 56,5 % patients, une diminution d’au moins 1 log10 du taux d’ARN du VIH-1 par rapport au départ, et chez 38,9 % des patients, l’obtention d’un taux d’ARN du VIH-1 inférieur à 50 copies/ml. À la semaine 96, 49,6 % des patients ont atteint un taux d’ARN du VIH-1 inférieur à 400 copies/ml, et la variation moyenne du taux plasmatique d’ARN du VIH-1 par rapport au départ était de -1,58 log10 copies/ml. L’augmentation moyenne de la numération des cellules CD4+ par rapport au départ était de 133 cellules/mm3 à la semaine 96.
Essai TMC114-C215 (POWER 3)
Données démographiques et méthodologie de l’essai
Des données additionnelles sur l’efficacité de darunavir/rtv à 600/100 mg b.i.d. ont été obtenues auprès de patients ayant déjà été traités qui ont participé à l’essai non randomisé TMC114-C215 (POWER 3). Les 318 patients inclus dans l’analyse d’efficacité sur 96 semaines ont commencé le traitement par darunavir/rtv à la dose recommandée de 600/100 mg b.i.d. Le TBO était composé d’au moins deux INTI, avec ou sans enfuvirtide. Les critères d’inclusion dans l’étude TMC114-C215 étaient les mêmes que ceux des essais TMC114-C213 (POWER 1) et TMC114-C202 (POWER 2).
Les caractéristiques initiales des patients inclus dans l’essai TMC114-C215 étaient comparables à celles des patients des essais TMC114-C213 et TMC114-C202.
Résultats de l’étude
L’analyse de l’efficacité à 48 semaines de l’étude TMC114-C215 a corroboré la réduction de la charge virale et l’augmentation de la numération des cellules CD4+ observées lors des essais TMC114-C213 et TMC114-C202. Sur les 334 patients, 58,7 % avaient obtenu à la semaine 48 une réponse virologique définie par une diminution d’au moins 1,0 log10 du taux d’ARN du VIH-1 par rapport au départ, et 46,4 % des patients avaient obtenu un taux d’ARN du VIH-1 inférieur à 50 copies/ml. Également à la semaine 48, 54,8 % des patients avaient obtenu un taux d’ARN du VIH-1 inférieur à 400 copies/ml et les changements moyens du taux plasmatique d’ARN du VIH-1 par rapport au départ étaient de -1,62 log10 copies/ml. L’augmentation moyenne de la numération des cellules CD4+ par rapport au départ était de 105 cellules/mm3 à la semaine 48.
Les analyses des données sur 96 semaines de traitement dans l’essai non randomisé TMC114-C215 ont démontré une efficacité antirétrovirale et une amélioration immunologique soutenues. Sur les 318 patients, 52,2 % avaient obtenu à la semaine 96 une réponse virologique définie par une diminution d’au moins 1,0 log10 du taux d’ARN du VIH-1 par rapport au départ, et 42,1 % des patients avaient obtenu un taux d’ARN du VIH-1 inférieur à 50 copies/ml. Également à la semaine 96, 50,0 % des patients avaient obtenu un taux d’ARN du VIH-1 inférieur à 400 copies/ml et le changement moyen du taux plasmatique d’ARN du VIH-1 par rapport au départ était de -1,43 log10 copies/ml. L’augmentation moyenne de la numération de cellules CD4+ par rapport au départ était de 103 cellules/mm3 à la semaine 96.
Essais TMC114-C213, TMC114-C202 et TMC114-C215
Sur les 206 patients ayant obtenu à la semaine 48 une réponse consistant en une suppression virale complète (taux d’ARN du VIH-1 < 50 copies/ml), 86 % des patients avaient maintenu leur réponse à la semaine 96.
Patients pédiatriques
Patients pédiatriques ayant déjà reçu un traitement antirétroviral
Les données probantes sur l’efficacité de darunavir/rtv dans le traitement des patients pédiatriques ayant déjà reçu un agent antirétroviral sont tirées d’un essai de phase II.
TMC114-C212 (DELPHI)
Données démographiques et méthodologie de l’essai
L’étude TMC114-C212 (DELPHI) est un essai ouvert de phase II, mené sur 48 semaines, qui évalue la pharmacocinétique, l’innocuité, la tolérabilité et l’efficacité de darunavir/rtv chez 80 patients pédiatriques infectés par le VIH-1 âgés de 6 à < 18 ans, pesant au moins 44 lb (20 kg) et ayant déjà reçu un traitement antirétroviral.
À la semaine 24, le taux de réponse virologique a été évalué chez les patients pédiatriques qui recevaient darunavir/rtv en combinaison avec d’autres antirétroviraux (voir 4 POSOLOGIE ET ADMINISTRATION pour les recommandations posologiques en fonction du poids corporel). La réponse virologique était définie comme une baisse de la charge virale d’ARN du VIH-1 dans le plasma d’au moins 1 log10 par rapport au départ. En début d’étude, le taux moyen d’ARN du VIH-1 dans le plasma était de 4,64 log10 copies/ml et le taux médian de cellules CD4+ était de 330 cellules/mm3 (intervalle : 6 à 1 505 cellules/mm3).
Dans cette étude, les patients pédiatriques qui risquaient d’abandonner le traitement parce qu’ils ne toléraient pas la solution orale de ritonavir (aversion pour son goût p. ex.) étaient autorisés à prendre la présentation en capsules à sa place. Sur les 44 patients pédiatriques qui prenaient le ritonavir en solution orale, 23 sont passés à la présentation en capsules de 100 mg et, ce faisant, ont dépassé la posologie de ritonavir basée sur leur poids, sans que des modifications soient observées en termes d’innocuité.
Résultats de l’étude
À la semaine 24, 73,8 % des patients pédiatriques présentaient une diminution de l’ARN du VIH-1 d’au moins 1 log10 par rapport au départ. La proportion des patients pédiatriques atteignant une charge virale indétectable (moins de 50 copies d’ARN du VIH-1/ml) était de 50,0 % et celle des patients pédiatriques présentant moins de 400 copies d’ARN du VIH-1/ml était de 63,8 %. Le changement moyen par rapport au départ du taux plasmatique d’ARN du VIH-1 était de -1,98 log10 copies/ml. L’augmentation moyenne de la numération des cellules CD4+ par rapport au départ était de 117 cellules/mm3 et l’augmentation médiane de la numération des cellules CD4+ était de 96 cellules/mm3 (intervalle : -232 à 465 cellules/mm3).
14.2 Études de base sur la biodisponibilité comparative
Essai TMC114-TiDP3-C162
Lors d’un essai ouvert de phase I sur la biodisponibilité, randomisé en deux volets et croisé en deux phases, on a évalué le taux et l’étendue de l’absorption de darunavir après l’administration de comprimés de deux teneurs différentes (avec du ritonavir à faible dose) chez 96 sujets sains à jeun et nourris.
Dans le volet 1, 47 sujets féminins et masculins à jeun ont reçu au hasard une dose unique de 600 mg de darunavir par voie orale sous forme de comprimés à 300 mg (2 x 300 mg, traitement A) dans une phase, suivie d’une dose orale unique de 600 mg sous forme de comprimé à 600 mg (1 x 600 mg, traitement B) dans la deuxième phase. Les résultats montrent que la biodisponibilité d’une dose de 1 x 600 mg de darunavir est comparable à celle d’une dose de 2 x 300 mg de darunavir.
Dans le volet 2, 46 sujets féminins et masculins nourris ont reçu au hasard une dose unique de 600 mg de darunavir par voie orale sous forme de comprimés à 300 mg (2 x 300 mg, traitement C) dans une phase, et ensuite une dose orale unique de 600 mg de darunavir sous forme de comprimé à 600 mg (1 x 600 mg, traitement D) dans la deuxième phase. Les résultats montrent que la biodisponibilité d’une dose de 1 x 600 mg de darunavir est comparable à celle d’une dose de 2 x 300 mg de darunavir.
Le résumé des résultats est présenté au Tableau 30.
| Tableau 30 : Résumé des données comparatives de biodisponibilité chez des patients à jeun et nourris | ||||||
Darunavir (TMC114) 1 comprimé à 600 mg et 2 comprimés à 300 mg Données mesurées Moyenne géométriquea Moyenne arithmétique (CV %) | ||||||
| Nourris | À jeun | |||||
| Paramètre | Référenceb | Testc | Ratio des moyennes géométriques (%)a (intervalle de confiance à 90 %) | Référenceb | Testc | Ratio des moyennes géométriques (%)a (intervalle de confiance à 90 %) |
| ASCdern (ng.h/mL) | 103 900 111 800 (44,3) | 99 650 103 900 (32,4) | 95,87 (89,67 à 102,5) | 81 250 85 470 (31,5) | 78 140 82 500 (34,0) | 96,17 (89,75 à 103,0) |
| ASC∞ (ng.h/mL) | 108 600 117 300 (45,7) | 105 000 110 600 (36,5) | 96,66 (90,35 à 103,4) | 87 870 93 700 (36,5) | 85 000 92 440 (43,6) | 96,73 (89,35 à 104,7) |
Cmax (ng/mL) | 5 843 6 024 (26,6) | 5 706 5 803 (18,6) | 97,66 (92,84 à 102,7) | 4 056 4 134 (19,7) | 4 076 4 213 (28,0) | 100,5 (94,31 à 107,1) |
Tmaxd (h) | 4,0 (1,0 à 5,0) | 4,0 (1,0 à 6,0) | 2,0 (1,0 à 5,0) | 2,0 (1,0 à 5,0) | ||
| T½e (h) | 15,81 (33,4) | 15,94 (42,9) | 19,09 (38,0) | 18,97 (58,5) | ||
a D’après des estimations de moyenne des moindres carrés b Comprimé de darunavir à 300 mg (F016)
c Comprimé de darunavir à 600 mg (F032)
d Médiane arithmétique exprimée (intervalle) seulement e Moyenne arithmétique exprimée (CV %) seulement
Essai TMC114-TiDP3-C176
Lors d’un essai ouvert de phase I sur la biodisponibilité, randomisé en deux volets et croisé en deux phases, on a évalué le taux et l’étendue de l’absorption de darunavir après l’administration de comprimés de deux teneurs différentes (avec du ritonavir à faible dose) chez 124 sujets sains à jeun et nourris.
Dans le volet 1, 78 sujets féminins et masculins à jeun ont reçu au hasard une dose unique de 800 mg de darunavir par voie orale sous forme de comprimés à 400 mg (2 x 400 mg, traitement A) dans une phase, suivie d’une dose orale unique de 800 mg sous forme de comprimé à 800 mg (1 x 800 mg, traitement B) dans la deuxième phase. Les résultats montrent que la biodisponibilité d’une dose de 1 x 800 mg de darunavir est comparable à celle d’une dose de 2 x 400 mg de darunavir.
Dans le volet 2, 40 sujets féminins et masculins nourris ont reçu au hasard une dose unique de 800 mg de darunavir par voie orale sous forme de comprimés à 400 mg (2 x 400 mg, traitement C) dans une phase, suivi d’une dose orale unique de 800 mg de darunavir sous forme de comprimé à 800 mg (1 x 800 mg, traitement D) dans la deuxième phase. Les résultats montrent que la biodisponibilité d’une dose de 1 x 800 mg de darunavir est comparable à celle d’une dose de 2 x 400 mg de darunavir.
Le résumé des résultats est présenté au Tableau 31.
| Tableau 31 : Résumé des données comparatives de biodisponibilité chez des patients à jeun et nourris | ||||||
Darunavir (TMC114) 1 comprimé à 800 mg et 2 comprimés à 400 mg Données mesurées Moyenne géométriquea Moyenne arithmétique (CV %) | ||||||
| Nourris | À jeun | |||||
| Paramètre | Référenceb | Testc | Ratio des moyennes géométriques (%)a (intervalle de confiance à 90 %) | Référenceb | Testc | Ratio des moyennes géométriques (%)a (intervalle de confiance à 90 %) |
| ASCdern (ng.h/mL) | 101 800 105 900 (30,72) | 99 350 105 100 (36,04) | 97,59 (93,82 - 101,51) | 86 000 96 120 (57,04) | 85 300 91 140 (44,16) | 99,18 (94,35 – 104,27) |
| ASC∞ (ng.h/mL) | 105 100 109 700 (32,32) | 103 100 109 600 (37,91) | 98,12 (94,11 - 101,31) | 92 420 105 000 (62,36) | 92 720 99 540 (49,60) | 100,33 (94,80 – 106,19) |
Cmax (ng/mL) | 6 890 7 031 (23,74) | 6 580 6 773 (24,63) | 95,50 (92,15 - 98,97) | 4 658 4 866 (29,62) | 4 750 4 914 (27,10) | 101,97 (98,03 – 106,07) |
| Tmaxd (h) | 2,98 (1,00 - 5,97) | 2,98 (0,97 - | 2,02 (0,97 - | 2,00 (1,00 - | ||
| Tableau 31 : Résumé des données comparatives de biodisponibilité chez des patients à jeun et nourris | ||||||
Darunavir (TMC114) 1 comprimé à 800 mg et 2 comprimés à 400 mg Données mesurées Moyenne géométriquea Moyenne arithmétique (CV %) | ||||||
| Nourris | À jeun | |||||
| Paramètre | Référenceb | Testc | Ratio des moyennes géométriques (%)a (intervalle de confiance à 90 %) | Référenceb | Testc | Ratio des moyennes géométriques (%)a (intervalle de confiance à 90 %) |
| 5,00) | 23,93) | 4,98) | ||||
| T½e (h) | 13,45 (35,47) | 14,03 (32,94) | 16,09 (52,05) | 16,96 (101,30) | ||
a D’après des estimations de moyenne des moindres carrés
b Comprimé de darunavir à 400 mg (F030)
c Comprimé de darunavir à 800 mg (G002)
d Médiane exprimée (intervalle) seulement
e Moyenne exprimée (CV %) seulement
TMC114-TiDP3-C169
Lors d’un essai ouvert de phase I sur la biodisponibilité, randomisé et croisé à trois permutations, on a évalué le taux et l’étendue de l’absorption du darunavir après l’administration de deux préparations différentes (comprimés et suspension orale) (avec du ritonavir à faible dose) chez 20 sujets sains à jeun et nourris.
Dix-sept sujets masculins et féminins ont reçu au hasard une dose unique de 600 mg de darunavir sous forme de comprimés à 300 mg (2 x 300 mg; traitement A; sujets nourris), suivie d’une dose orale unique de 600 mg sous forme de suspension à 100 mg/ml (6 x 100 mg/ml; traitement B; sujets à jeun), suivie d’une dose orale unique de 600 mg de darunavir sous forme de suspension à 100 mg/ml (6 x 100 mg/ml; traitement C; sujets nourris). Les résultats montrent que la biodisponibilité d’une dose de 2 x 300 mg de darunavir administrée à des sujets nourris est comparable à la celle d’une dose de 6 ml x 100 mg/ml de darunavir administrée à des sujets nourris ou à jeun.
Le résumé des résultats de la comparaison entre le comprimé à 300 mg et la suspension à100 mg/ml administrés à des sujets nourris est présenté au Tableau 32.
| Tableau 32 : Résumé des données comparatives de biodisponibilité chez des patients nourris | ||||
Darunavir (TMC114) 6 ml x 100 mg/ml et 2 x 300 mg (comprimés) Données mesurées Moyenne géométriquea Moyenne arithmétique (CV %) | ||||
| Nourris | ||||
| Paramèter | Référenceb | Testc | Ratio des moyennes géométriques (%)a | Intervalle de confiance à 90 % |
| ASCdern (ng.h/mL) | 77 480 85 240 (44,61%) | 83 320 88 410 (36,86%) | 107,5 | 101,1 – 114,4 |
| ASC∞ (ng.h/mL) | 81 270 87 330 (46,82%) | 86 940 92 270 (36,35%) | 107,0 | 100,3 – 114,1 |
| Cmax (ng/mL) | 5 434 5 654 (26,13%) | 5 676 5 885 (29,29%) | 104,4 | 99,38 – 109,8 |
| Tmaxd (h) | 3 0 (2,5 – 5,0) | 4,0 (1,5 – 4,0) | ||
| T½e (h) | 15,04 (52,42%) | 15,36 (41,93%) | ||
a D’après des estimations de moyenne des moindres carrés
b Comprimé de darunavir à 300 mg (F016)
c Suspension de darunavir à 100 mg/ml (F051)
d Médiane exprimée (intervalle) seulement
e Moyenne exprimée (CV %) seulement
15 MICROBIOLOGIE
Activité antivirale in vitro
Le darunavir montre une activité contre les souches de laboratoire et les isolats cliniques de VIH-1 et les souches de laboratoire de VIH-2 dans les lignées de cellules T fortement infectées, les cellules mononucléaires du sang périphérique humain et les monocytes/macrophages humains avec des valeurs de CE50 médiane allant de 1,2 à 8,5 nM (0,7 à 5,0 ng/ml). Le darunavir présente une activité antivirale in vitro contre une large gamme d’isolats primaires du groupe M (A, B, C, D, E, F, G) et du groupe O de VIH-1 avec des CE50 allant de < 0,1 à 4,3 nM.
Ces CE50 sont nettement inférieures aux concentrations de toxicité cellulaire à 50 % situées entre 87 mcM et > 100 mcM. La CE50 du darunavir augmente d’un facteur médian de 5,4 en présence du sérum humain.
Le darunavir a présenté une activité antivirale synergique quand il a été étudié en association avec les IP ritonavir, nelfinavir ou amprénavir, et une activité antivirale additive quand il a été étudié en association avec les IP indinavir, saquinavir, lopinavir, atazanavir ou tipranavir, ainsi qu’avec les inhibiteurs nucléosidiques (nucléotidiques) de la transcriptase inverse (IN(t)TI) zidovudine, lamivudine, zalcitabine, didanosine, stavudine, abacavir, emtricitabine ou ténofovir, les inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI) névirapine, delavirdine, rilpivirine, étravirine ou éfavirenz et l’inhibiteur de fusion enfuvirtide. Aucun antagonisme n’a été observé in vitro entre le darunavir et ces différents antirétroviraux.
Résistance in vitro
La sélection in vitro du virus résistant au darunavir provenant du génotype sauvage du VIH-1 a été longue (plus de 2 ans). Les virus choisis ne pouvaient pas se développer en présence des concentrations de darunavir supérieures à 220 nM. Les virus choisis dans ces conditions et présentant une susceptibilité réduite au darunavir (entre 23 et 50 fois) renfermaient deux à quatre substitutions d’acides aminés dans le gène de la protéase. La baisse de susceptibilité au darunavir des virus émergents observée lors des expériences de sélection ne pouvait être expliquée par les mutations contre cette protéase.
La sélection in vitro de VIH-1 résistant au darunavir (fold change de 53 à 641 des valeurs de CE50) provenant de neuf souches de VIH-1 renfermant des mutations associées à la résistance (MAR) à de multiples IP a entraîné l’apparition d’un total de 22 mutations dans la protéase, parmi lesquelles on retrouvait L10F, V32I, L33F, S37N, M46I, I47V, I50V, L63P, A71V et I84V dans plus de 50 % des neuf isolats résistants au darunavir. Un minimum de huit de ces mutations in vitro sélectionnées, dont au moins deux étaient déjà présentes dans la protéase avant la sélection, étaient nécessaires dans la protéase du VIH-1 pour que le virus devienne résistant (FC > 10) au darunavir.
Dans 1 113 isolats cliniques résistants à l’amprénavir, à l’atazanavir, à l’indinavir, au lopinavir, au nelfinavir, au ritonavir, au saquinavir et/ou au tipranavir, et dans 886 isolats initiaux provenant des patients inscrits dans les essais TMC114-C213 (POWER 1) et TMC114-C202 (POWER 2) et dans l’analyse TMC114-C215 (POWER 3), seuls les sous-groupes présentant > 10 mutations associées à la résistance aux IP ont indiqué un FC médian > 10 pour le darunavir.
Résistance croisée in vitro
Une résistance croisée a été observée parmi différents IP. La diminution de la susceptibilité au darunavir est < 10 fois pour 90 % des 3 309 isolats cliniques résistants à l’amprénavir, à l’atazanavir, à l’indinavir, au lopinavir, au nelfinavir, au ritonavir, au saquinavir et/ou au tipranavir, ce qui indique que les virus résistants à la plupart des IP restent sensibles au darunavir.
Sept des neuf virus résistants au darunavir choisis parmi les virus résistants aux IP présentaient des données phénotypiques relatives au tipranavir. Six de ces virus présentaient un FC < 3 pour les CE50 du tipranavir, indiquant une résistance croisée limitée entre ces deux IP.
Une résistance croisée entre le darunavir et les inhibiteurs nucléosidiques et nucléotidiques de la transcriptase inverse, les inhibiteurs non nucléosidiques de la transcriptase inverse, les inhibiteurs de fusion ou les inhibiteurs de l’intégrase est peu probable étant donné que les cibles virales de ces inhibiteurs sont différentes.
Sélection in vivo de la résistance virale pendant le traitement par darunavir/ritonavir
D’après l’analyse après 192 semaines de l’essai TMC114-C211 (ARTEMIS), le nombre d’échecs virologiques était inférieur dans le groupe de patients ayant reçu darunavir/rtv à 800/100 mg die comparativement aux patients ayant reçu l’association lopinavir/ritonavir à 800/200 mg par jour (16,0 % par rapport à 20,5 %, respectivement). Parmi les échecs virologiques dans le groupe sous darunavir/rtv présentant des données génotypiques appariées au départ et à l’évaluation, on a identifié quatre patients présentant un développement de MAR liées à des IP. Parmi les échecs virologiques dans le groupe sous lopinavir/ritonavir, on a identifié neuf patients présentant un développement de MAR liées à des IP. Ceci n’a pas été associé à une perte de sensibilité au lopinavir. Dans le groupe sous darunavir/rtv et dans celui sous lopinavir/rtv, aucune mutation liée aux IP en cours de développement n’a été de type primaire (c.-à-d. majeur). Dans quatre cas d’échec virologique sous darunavir/rtv et dans sept cas d’échec virologique sous lopinavir/ritonavir, un maximum de deux MAR en voie de développement liées aux INTI ont été identifiées à la position 184 (n = 9), lesquelles étaient associées à une baisse de sensibilité à l’emtricitabine (FTC) comprise dans le traitement de base fixe.
D’après l’analyse à 48 semaines de l’essai TMC114-C229 (ODIN), le nombre d’échecs virologiques était comparable dans le groupe de patients ayant reçu darunavir/rtv à 800/100 mg die et dans celui ayant reçu darunavir/rtv à 600/100 mg b.i.d. (22,1 % par rapport à 18,2 %, respectivement). Parmi les patients ayant présenté un échec virologique, sept patients (12 %) du groupe ayant reçu darunavir/rtv à 800/100 mg die ont développé des MAR liées à des IP, comparativement à quatre patients (10 %) du groupe ayant reçu darunavir/rtv à 600/100 mg b.i.d. Seul un sujet, dans le groupe ayant reçu l’association darunavir/ritonavir die, a développé des mutations liées aux IP de type primaire (majeur) (V32I, M46I, L76V et I84V), qui comprenaient trois MAR liées au darunavir (V32I, L76Vand I84V). L’apparition de ces MAR liées au darunavir a été associée à une perte de sensibilité au darunavir.
Tous les patients en échec virologique dans le groupe ayant reçu darunavir/rtv à 600/100 mg b.i.d. sont restés sensibles au darunavir. Quatre patients (6,7 %) et trois patients (7,1 %) en échec virologique ont développé une ou deux MAR liées aux INTI respectivement dans le groupe ayant reçu darunavir/rtv à 800/100 mg die et dans celui ayant reçu darunavir/rtv à 600/100 mg b.i.d. Chez trois et deux de ces patients en échec virologique dans le groupe ayant reçu darunavir/rtv à 800/100 mg die et dans celui ayant reçu darunavir/rtv à 600/100 mg b.i.d., respectivement, le développement de ces RAM liées aux INTI (V75I+M184V; M184V; T215Y dans le groupe « die » et M184V; M41L+T215Y dans le groupe « b.i.d. ») a été associé à une réduction de la sensibilité à un INTI compris dans le traitement de base.
Dans le cadre de l’analyse à 96 semaines de l’essai TMC114-C214 (TITAN), le nombre d’échecs virologiques était inférieur chez les patients ayant reçu darunavir/rtv à 600/100 mg b.i.d. par rapport aux patients sous lopinavir/ritonavir à 400/100 mg b.i.d. (41/298 ou 13,8 % par rapport à 79/297 ou 25,6 %, respectivement). À l’examen des patients ayant subi l’échec sous darunavir/rtv à 600/100 mg b.i.d. et ayant présenté des génotypes et des phénotypes après le point de départ, on a constaté que six patients (6/39, soit 15 %) avaient développé des substitutions aux IP sous darunavir/ritonavir entraînant une baisse de sensibilité au darunavir. Dans cinq des six cas, on a observé des substitutions associées à une résistance aux IP au départ, ainsi que > 7 phénotypes pour le darunavir au départ. Chez les patients en échec virologique, les substitutions émergentes aux IP les plus fréquentes ont été les V32I, I47V, T74P et L76V.
Dans le groupe recevant le lopinavir/ritonavir, les données génotypiques au départ et à l’évaluation étaient disponibles pour 72 des 76 cas d’échec virologique. Lorsqu’on a comparé les patients ayant subi un échec virologique et dont les génotypes au départ et à l’évaluation étaient disponibles, on a constaté que les sujets traités par darunavir/rtv à 600/100 mg b.i.d., comparativement à ceux traités par lopinavir/ritonavir à 400/100 mg b.i.d., ont développé moins de mutations primaires (c.-à-d. majeures) contre les IP (7 par rapport à 25, respectivement) ou de MAR contre les INTI (4 par rapport à 20, respectivement) et moins de pertes de sensibilité à l’IP (3 par rapport à 17, respectivement) ou aux INTI (4 par rapport à 20, respectivement) qui étaient utilisés dans le schéma thérapeutique.
Dans le cadre d’une analyse regroupée des essais POWER et DUET, la proportion des patients ayant subi un rebond virologique (après une perte de charge virale ≥ 1,0 log10 au-dessous du niveau de départ) a été de 17,6 % (188 patients sur 1 071). Les données génotypiques au départ et à l’évaluation étaient disponibles chez 185 des 188 cas de rebond. Les mutations contre la protéase les plus fréquentes, dans ≥ 20 % des isolats provenant de patients ayant connu un échec virologique par rebond, ont été V32I, I54L et L89V. Les substitutions d’acides aminés apparues dans 10 à 20 % des isolats correspondaient aux mutations V11I, I13V, L33F, I50V et F53L. La proportion de patients n’ayant connu aucune suppression virale (n’ayant jamais obtenu de perte de charge virale ≥ 1,0 log10 au-dessous du niveau de départ qui soit observée lors de deux visites consécutives) a été de 19,7 % (211 patients sur 1 071). Les données génotypiques au départ et à l’évaluation étaient disponibles dans 197 des 211 cas d’absence de suppression virale. Les mutations contre la protéase les plus fréquentes apparues chez au moins 20% des patients ne présentant aucune suppression virale ont été V32I et I54L. Les mutations V11I, I15V, L33F, I47v et L89V ont été observées chez 10 à 20 % de ces patients sans suppression virale.
Résistance croisée in vivo avec d’autres inhibiteurs de la protéase
Parmi les échecs virologiques de l’essai ARTEMIS, aucune résistance croisée à d’autres IP n’a été observée.
Parmi les virus isolés des patients recevant darunavir/rtv à 800/100 mg die et ayant subi un échec virologique dans le cadre de l’essai ODIN, 98 % sont restés sensibles au darunavir après le traitement. Au sein du même groupe de patients, 96 à 100 % de ceux qui étaient sensibles au départ à l’amprénavir, à l’atazanavir, à l’indinavir, au lopinavir, au saquinavir ou au tipranavir sont demeurés sensibles à ces inhibiteurs de la protéase après le traitement. Parmi les patients en échec virologique recevant darunavir/rtv à 600/100 mg b.i.d., aucune résistance croisée à d’autres IP n’a été observée.
Dans le cadre de l’essai TITAN, le nombre d’échecs virologiques était inférieur dans le groupe sous darunavir/ritonavir comparativement au groupe sous lopinavir/ritonavir, et moins de cas d’échec virologique chez les patients traités par le darunavir/ritonavir que de cas traités par le lopinavir/ritonavir ont présenté une baisse de sensibilité aux IP. Parmi les virus isolés des patients recevant darunavir/rtv à 600/100 mg b.i.d. et ayant subi un échec virologique dans le cadre de l’essai TITAN, 8 % de ceux qui étaient sensibles au darunavir au départ ont développé une baisse de sensibilité à ce médicament pendant le traitement. Au sein du même groupe de patients, 97 à 100 % de ceux qui étaient sensibles au départ à l’amprénavir, à l’atazanavir, à l’indinavir, au lopinavir, au saquinavir ou au tipranavir y sont demeurés sensibles après le traitement par darunavir/rtv.
Parmi les virus isolés des patients ayant présenté un échec virologique par rebond dans le groupe sous darunavir/rtv à 600/100 mg b.i.d. dans le cadre des essais POWER et DUET, 85 % de ceux qui étaient sensibles au darunavir au départ ont développé une baisse de sensibilité à ce médicament pendant le traitement. Au sein du même groupe de patients, 71 % des virus qui étaient sensibles au tipranavir au départ sont demeurés sensibles à ce médicament après le traitement. Dans le cadre des essais POWER, les patients présentant une résistance au tipranavir (FC > 3) au départ ont présenté un changement moyen de la charge virale à la semaine 24 de -1,38 log10. La résistance croisée aux autres IP n’a pas pu être étudiée dans le cas des essais POWER et DUET, car la plupart des virus étaient déjà résistants à ces IP au départ. Les patients résistants à tous les IP au départ (sauf le tipranavir) ont présenté une variation moyenne de la charge virale de -1,57 log10 à la semaine 24.
Génotype ou phénotype au départ et évolution virologique
Dans le cas d’une analyse combinée des groupes sous 600/100 mg b.i.d. des essais POWER et DUET, la présence au départ d’au moins trois des mutations spécifiques du darunavir (V11I, V32I, L33F, I47V, I50V, I54L ou M, T74P, L76V, I84V ou L89V) était associée à une diminution de la réponse virologique à darunavir/rtv. Chez les patients ayant reçu un traitement précoce (TITAN), trois de ces mutations (ou plus) ont été trouvées chez seulement 4 % des patients au départ.
Tableau 33 : Réponse (ARN du VIH-1 < 50 copies/ml à la semaine 24) sous darunavir/rtv à 600/100 mg b.i.d. en fonction du génotype de départa et de l’utilisation de l’enfuvirtide : Analyse des essais POWER et DUET selon le traitement reçu | |||
| Nombre de mutations au départa | Tous les patients % n/total | Pas d’utilisation/ réutilisation de l’ENF % n/total | Utilisation de l’ENF pour la première fois % n/total |
| Nombre global | 45% 455/1 014 | 39% 290/741 | 60% 165/273 |
| 0 à 2 | 54% 359/660 | 50% 238/477 | 66% 121/183 |
| 3 | 39% 67/172 | 29% 35/120 | 62% 32/52 |
| ≥4 | 12% 20/171 | 7% 10/135 | 28% 10/36 |
a Nombre de mutations de la liste de mutations associées à une baisse de la réponse à darunavir/rtv (V11I, V32I, L33F, I47V, I50V, I54L ou M, T74P, L76V, I84V ou L89V)
Le phénotype au départ pour le darunavir (décalage de la sensibilité par rapport à la référence) s’est révélé être le meilleur facteur de prédiction de la réponse virologique. Le Tableau 34 présente les taux de réponse en fonction du phénotype au départ pour le darunavir. Ces données sont présentées pour renseigner les cliniciens sur la probabilité de réponse virologique en fonction de la sensibilité préthérapeutique au darunavir.
Tableau 34 : Réponse (ARN du VIH-1 < 50 copies/ml à la semaine 24) sous darunavir/rtv à 600/100 mg b.i.d. en fonction du phénotype de départ pour le darunavir et de l’utilisation de l’enfuvirtide : Analyse des essais POWER et DUET selon le traitement reçu | |||
| Phénotype pour le darunavir au départ | Tous les patients % n/total | Pas d’utilisation/ réutilisation de l’ENF % n/total | Utilisation de l’ENF pour la première fois % n/total |
| Nombre global | 45% 455/1 014 | 39% 290/741 | 60% 165/273 |
| ≤ 10 | 55% 364/659 | 51% 244/477 | 66% 120/182 |
| 10 à 40 | 29% 59/203 | 17% 25/147 | 61% 34/56 |
| >40 | 8% | 5% | 17% |
Tableau 34 : Réponse (ARN du VIH-1 < 50 copies/ml à la semaine 24) sous darunavir/rtv à 600/100 mg b.i.d. en fonction du phénotype de départ pour le darunavir et de l’utilisation de l’enfuvirtide : Analyse des essais POWER et DUET selon le traitement reçu | |||
| Phénotype pour le darunavir au départ | Tous les patients % n/total | Pas d’utilisation/ réutilisation de l’ENF % n/total | Utilisation de l’ENF pour la première fois % n/total |
| 9/118 | 5/94 | 4/24 | |
Quand on décide d’un nouveau schéma thérapeutique pour des patients qui n’ont pas répondu à un traitement antirétroviral, on doit prendre en considération et examiner de près les antécédents thérapeutiques et les résultats des tests de résistance dans la mesure du possible.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Des études de toxicologie animale ont été réalisées avec le darunavir seul, chez des souris, des rats et des chiens, et avec l’association darunavir/ritonavir chez les rats et les chiens.
Dans les études de toxicologie chronique réalisées chez les rats et les chiens, on n’a observé que des effets limités du traitement avec le darunavir. Chez le rat, les principaux organes affectés étaient le système hématopoïétique, le système de coagulation du sang, le foie et la thyroïde, et les effets toxiques ont été observés aux doses de 100 mg/kg/jour ou plus et à des expositions inférieures aux niveaux cliniques. Une baisse variable mais limitée des paramètres liés aux globules rouges a été observée, ainsi que des augmentations du temps de céphaline activé. Les changements observés au niveau du foie et de la thyroïde étaient considérés comme reflétant une réponse adaptative à l’induction enzymatique chez le rat plutôt qu’un effet indésirable. Dans les études de toxicité de l’association avec le ritonavir, aucun autre organe sensible à la toxicité n’a été signalé chez le rat. Chez le chien, aucun effet toxique majeur n’a été observé et aucun organe cible principal n’a été identifié comme étant affecté par des doses s’élevant jusqu’à 120 mg/kg/jour et à des expositions équivalentes à l’exposition clinique à la dose recommandée.
Cancérogénicité :
Le potentiel carcinogène du darunavir a été évalué par administration orale (gavage) chez la souris et le rat sur une période allant jusqu’à 104 semaines. Des doses quotidiennes de 150, 450 et 1 000 mg/kg ont été administrées à des souris, et des doses de 50, 150 et 500 mg/kg ont été administrées à des rats. Une augmentation dose-dépendante de l’incidence des adénomes et carcinomes hépatocellulaires a été observée chez les mâles et les femelles des deux espèces. Des adénomes folliculaires thyroïdiens ont été relevés chez le rat mâle. L’administration de darunavir n’a pas causé d’augmentation statistiquement significative de l’incidence d’autres néoplasmes bénins ou malins chez la souris ou le rat. Les effets hépatocellulaires observés chez les rongeurs sont considérés comme étant d’une pertinence limitée pour l’être humain. L’administration répétée de darunavir à des rats a entraîné une induction enzymatique hépatique microsomale et une augmentation de l’élimination hormonale thyroïdienne, ce qui prédispose le rat, mais pas l’être humain, à des néoplasmes thyroïdiens. Aux doses testées les plus élevées, les expositions systémiques (d’après l’ASC) au darunavir étaient comprises entre 0,4 et 0,7 fois (souris) et entre 0,7 et 1 fois (rats) celles observées chez l’être humain aux doses thérapeutiques recommandées (600/100 mg deux fois par jour ou 800/100 mg une fois par jour).
Génotoxicité :
Le darunavir ne s’est pas révélé mutagène ou génotoxique lors d’une batterie de tests in vitro et in vivo, y compris le test de mutation inverse bactérienne (Ames), le test d’aberrations chromosomiques sur lymphocytes humains et le test du micronoyau in vivo chez la souris.
Reproduction et développement toxicologie
On a étudié la fertilité et le développement embryonnaire précoce chez les rats, des études de tératogénicité ont été réalisées chez des souris, des rats et des lapins et l’étude du développement prénatal et postnatal a été réalisée chez des rats.
Dans l’étude sur la fertilité et le développement embryonnaire précoce, on a observé une baisse significative du gain pondéral avec réduction proportionnelle ultérieure du nombre des ovulations, entraînant une diminution du nombre des foetus vivants chez des rates traitées avec 1 000 mg/kg. Par ailleurs, on n’a observé aucun effet sur l’accouplement ou la fertilité avec un traitement par darunavir à des doses s’élevant jusqu’à 1 000 mg/kg/jour et à des niveaux d’exposition inférieurs à ceux observés chez l’être humain à la dose clinique recommandée (ASC-0,5 fois). Jusqu’à ce même niveau posologique, on n’a pas observé d’effet tératogène avec le darunavir chez les rats ou les lapins recevant uniquement le darunavir ni chez les souris recevant l’association darunavir/ritonavir. Les niveaux d’exposition étaient plus faibles que ceux obtenus avec la dose clinique recommandée chez l’être humain. De plus, les rats ayant reçu le ritonavir en concomitance n’ont présenté aucun effet tératogène lorsque les niveaux d’exposition au darunavir étaient plus élevés que ceux obtenus avec la dose clinique recommandée chez l’être humain. Dans l’évaluation du développement prénatal et postnatal chez les rats, le darunavir, seul ou avec le ritonavir, a entraîné une baisse passagère du gain pondéral de la progéniture pendant la période de lactation. Cette baisse a été attribuée à l’exposition au médicament par l’entremise du lait maternel. Aucune fonction post-sevrage n’a été modifiée par le darunavir utilisé seul ou en association avec le ritonavir.
Toxicité juvénile :
Chez de jeunes rats recevant des doses directes de darunavir (allant de 20 mg/kg à 1 000 mg/kg) jusqu’à l’âge de 23 à 26 jours, une mortalité a été observée, de même que des convulsions chez certains animaux. Dans cet intervalle d’âge, les expositions plasmatiques, hépatiques et cérébrales étaient dépendantes de la dose et de l’âge et étaient considérablement supérieures à celles observées chez des rats adultes. Ces résultats ont été attribués à l’ontogénie des enzymes hépatiques du CYP450 participant au métabolisme du darunavir et à l’immaturité de la barrière hémato-encéphalique. Aucune mortalité liée au traitement n’a été relevée chez les jeunes rats ayant reçu 1 000 mg/kg de darunavir (dose unique) à l’âge de 26 jours ou de 500 mg/kg (dose répétée) de l’âge de 23 à 50 jours, et les expositions et le profil de toxicité étaient comparables à ceux observés chez des rats adultes. Chez l’être humain, l’activité des enzymes métabolisant le médicament commence à avoisiner les valeurs adultes dès l’âge de trois ans.
RÉFÉRENCES
- 1. Janssen Inc. Monographie de produit: Pr PREZISTA®. Numéro de contrôle: 249945, Date de révision: 19 juillet, 2021.