


Monographie de produit - Pergoveris
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 1 Indications | 2024/10 |
|---|
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ................... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ .......................... 4
1 INDICATIONS ................................................................................................................. 4
1.1 Pédiatrie ...................................................................................................................... 4
1.2 Gériatrie ...................................................................................................................... 4
2 CONTRE-INDICATIONS.................................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION ................................................................................... 4
4.1 Considérations posologiques ...................................................................................... 5
4.2 Posologie recommandée et ajustement posologique ................................................ 5
4.4 Administration ............................................................................................................ 6
4.5 Dose oubliée................................................................................................................ 6
5 SURDOSAGE .................................................................................................................. 6
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ........... 7
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................................ 8
7.1 Populations particulières .......................................................................................... 12
7.1.1 Femmes enceintes ............................................................................................. 12
7.1.2 Femmes qui allaitent ......................................................................................... 12
7.1.3 Enfants et adolescents ....................................................................................... 12
7.1.4 Personnes âgées ................................................................................................ 12
8 EFFETS INDÉSIRABLES .................................................................................................. 13
8.1 Aperçu des effets indésirables .................................................................................. 13
8.2 Effets indésirables observés au cours des études cliniques ..................................... 13
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ............. 15
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ..................................................... 15
8.5 Effets indésirables observés après la commercialisation ......................................... 15
9 INTERACTIONS MÉDICAMENTEUSES ............................................................................. 16
9.4 Interactions médicament-médicament .................................................................... 16
9.5 Interactions médicament-aliment ............................................................................ 16
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 16
10.1 Mode d’action ........................................................................................................... 16
10.2 Pharmacodynamie .................................................................................................... 16
10.3 Pharmacocinétique ................................................................................................... 16
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 20
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ................................................... 21
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES....................................................................... 22
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 22
14 ÉTUDES CLINIQUES ................................................................................................... 24
14.1 Conception de l’essai et caractéristiques démographiques de l’étude .................... 24
14.2 Résultats de l’étude .................................................................................................. 26
14.3 Études de biodisponibilité comparatives .................................................................. 26
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 28
RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S .................................................................... 30
MODE D’EMPLOI (poudre et diluant pour solution injectable) .............................................. 36
MODE D’EMPLOI (solution pour injection à l’aide d’un stylo prérempli) ............................... 39
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
PERGOVERIS (follitropine alfa/lutropine alfa [150 UI:75 UI]) est indiqué pour :
la stimulation du développement folliculaire chez les femmes présentant un déficit sévère de l’hormone lutéinisante (LH) et de l’hormone folliculostimulante (FSH) et qui sont candidates à un traitement concomitant aux hormones FSH et LH.
1.1 Pédiatrie
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
2 CONTRE-INDICATIONS
PERGOVERIS (follitropine alpha/lutropine alpha [150 UI:75 UI]) est contre-indiqué chez les patientes dans les cas suivants :
- Hypersensibilité à la follitropine alpha ou à la lutropine alpha (les substances actives), à l’un des excipients ou à l’un des composants du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT de la monographie du produit.
- Insuffisance ovarienne primaire ou anovulation avec des concentrations normales de la LH et de la FSH
- Dysfonction de la thyroïde ou de la surrénale non maîtrisée
- Tumeurs hypothalamiques ou de la glande pituitaire
- Hypertrophie ovarienne ou des kystes d’origine non définie
- Saignements gynécologiques d’origine non définie
- Tumeurs dépendant des hormones sexuelles de l’appareil génital et des organes connexes
- Grossesse en cours ou allaitement
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Le traitement par PERGOVERIS (follitropine alfa/lutropine alfa [150 UI:75 UI]) ne doit être entrepris que sous la supervision d’un médecin expérimenté dans le traitement des problèmes de fertilité.
Dans les essais cliniques, il a été montré que l’administration conjointe de lutropine alpha et de follitropine alpha accroît la sensibilité des ovaires aux gonadotrophines.
Lorsqu’on utilise PERGOVERIS sous forme de poudre pour solution injectable, la poudre doit être reconstituée immédiatement avant utilisation avec le diluant fourni.
4.2 Posologie recommandée et ajustement posologique
PERGOVERIS doit être administré par voie sous-cutanée.
Chez les femmes présentant une insuffisance en LH et en FSH, le traitement par PERGOVERIS a comme objectif de stimuler le développement folliculaire suivi d’une maturation finale après l’administration de la gonadotrophine chorionique humaine (hCG). PERGOVERIS doit être administré en une série d’injections quotidiennes. Si ces patientes présentent une aménorrhée et que leur sécrétion d’œstrogènes endogènes est faible, le traitement peut débuter en tout temps.
La posologie initiale recommandée est d’une dose de PERGOVERIS (contenant 150 UI de hFSH-r et 75 UI de hLH-r) par jour. Si une quantité inférieure à la dose quotidienne recommandée est utilisée, la réponse folliculaire pourrait être insatisfaisante, puisque la concentration de lutropine alpha pourrait être insuffisante.
Le traitement doit être adapté en fonction de la réponse de la patiente, que l’on peut évaluer en mesurant la taille du follicule par échographie et la réponse œstrogénique.
S’il est jugé approprié d’augmenter la dose de FSH, l’ajustement de la dose doit se faire préférablement après un intervalle de 7 à 14 jours et préférablement par incréments de 37,5 à 75 UI en utilisant une préparation de follitropine alpha homologuée. Il peut être acceptable de prolonger la durée de la stimulation de n’importe quel cycle, et ce, jusqu’à 5 semaines.
Quand une réponse optimale est obtenue, il convient de faire une seule injection de 250 mcg de hCG-r ou de 5 000 à 10 000 UI de hCG urinaire de 24 à 48 heures après la dernière injection de PERGOVERIS. On doit recommander à la patiente d’avoir un rapport sexuel le jour de l’administration de hCG ainsi que le lendemain. Autrement, on peut réaliser une insémination intra-utérine (IIU) ou une autre intervention de reproduction médicalement assistée, selon le jugement du médecin sur le cas clinique.
On peut envisager de stimuler la phase lutéale puisqu’une insuffisance de substances dotées de propriétés lutéotrophiques (LH/hCG) après l’ovulation peut entraîner une insuffisance prématurée du corps jaune.
Si on obtient une réponse excessive, il faut interrompre le traitement et reporter l’administration de hCG. Le traitement devrait recommencer au cycle suivant avec une dose de FSH moins élevée qu’au cycle précédent.
Dans les essais cliniques, les patientes qui présentent une insuffisance grave en FSH et en LH étaient caractérisées par un taux sérique de LH endogène inférieur à 1,2 UI/L, tel que mesuré dans un laboratoire central. Cependant, il faut prendre en compte qu’il existe une variabilité entre les mesures de LH réalisées dans différents laboratoires. Dans le cadre de ces essais, le taux d’ovulation par cycle était de 70 à 75 %.
4.4 Administration
PERGOVERIS doit être administré par voie sous-cutanée. Il faut changer de point d’injection chaque jour. Seules les patientes auxquelles PERGOVERIS a été prescrit par un spécialiste de l’infertilité autorisé peuvent se l’autoadministrer.
PERGOVERIS sous forme de poudre et diluant pour une solution injectable.
Pour obtenir des directives sur la reconstitution et l’administration du médicament sous forme de poudre et diluant pour une solution injectable, voir la section RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S.
Solution injectable PERGOVERIS à l’aide d’un stylo prérempli
La solution injectable PERGOVERIS est offerte en stylos préremplis pouvant contenir 2 doses, 3 doses ou 6 doses de 150 UI de follitropine alpha et 75 UI de lutropine alpha.
Pour des directives sur l’administration du médicament et la façon d’utiliser le stylo prérempli, voir la section RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S.
4.5 Dose oubliée
Si la patiente oublie de prendre une dose, elle ne doit pas doubler la suivante pour compenser. Elle doit communiquer avec un professionnel de la santé.
5 SURDOSAGE
Les effets d’une surdose de PERGOVERIS (follitropine alfa/lutropine alfa [150 UI:75 UI]) ne sont pas connus, mais la survenue d’un syndrome d’hyperstimulation ovarienne demeure possible, lequel est décrit plus en détail dans la section 7 MISES EN GARDE ET PRÉCAUTIONS, Hyperstimulation ovarienne de la monographie du produit.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
PERGOVERIS sous forme de poudre et diluant pour une solution injectable
PERGOVERIS (follitropine alfa/lutropine alfa pour injection [150 UI:75 UI]) est présenté sous forme de poudre et de diluant pour injection. La poudre est présentée dans des flacons de 3 ml (verre de type I) munis d’un bouchon (bromobutyl), d’un anneau d’étanchéité en aluminium et d’un capuchon amovible. Le diluant pour reconstitution est présenté dans des flacons de 3 ml (verre de type I) munis d’un bouchon de caoutchouc (enrobé de téflon, sans latex), d’un anneau d’étanchéité en aluminium et d’un capuchon amovible.
Le produit est offert en emballages de 1, 3 et 10 flacons avec le nombre correspondant de flacons de diluant. Certains des formats peuvent ne pas être commercialisés.
Un flacon de poudre contient 150 UI (équivalent à 11 microgrammes) de follitropine alpha et 75 UI (équivalent à 3,0 microgrammes) de lutropine alpha.
La solution reconstituée contient 150 UI de hFSH-r et 75 UI de hLH-r par millilitre.
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
| Injection sous-cutanée | Poudre lyophilisée pour reconstitution avec 1 ml d’eau stérile pour injection/150 UI de hFSH-r et 75 UI de hLH-r | Dihydrogénophosphate de sodium monohydraté, méthionine, phosphate disodique dihydraté, polysorbate 20 et saccharose. |
Solution PERGOVERIS pour injection à l’aide d’un stylo prérempli
PERGOVERIS (follitropine alpha/lutropine alpha [150 UI:75 UI]) est une solution limpide et incolore ou légèrement jaunâtre avec un pH de 6,5 à 7,5. La solution est présentée en cartouches de verre incolore de 3 ml (verre borocilicate de type 1, un bouchon de piston gris de bromobutyl et un embout avec bouchon de caoutchouc gris [sans latex] septum et aluminium) préassemblés dans un stylo prérempli.
Chaque stylo multidose prérempli contient l’un ou l’autre de ce qui suit :
- 300 UI (équivalent à 22 microgrammes) de follitropine alpha (hFSH-r) et 150 UI (équivalent à 6 microgrammes) de lutropine alpha (hLH-r) dans 0,48 ml de solution et peut fournir deux doses de PERGOVERIS à 150 UI/75 UI;
- 450 UI (équivalent à 33 microgrammes) de follitropine alpha (hFSH-r) et 225 UI (équivalent à 9 microgrammes) de lutropine alpha (hLH-r) dans 0,72 ml de solution et peut fournir trois doses de PERGOVERIS à 150 UI/75 UI;
- 900 UI (équivalent à 66 microgrammes) de follitropine alpha (hFSH-r) et 450 UI (équivalent à 18 microgrammes) de lutropine alpha (hLH-r) dans 1,44 ml de solution et peut fournir six doses de PERGOVERIS à 150 UI/75 UI.
Le produit est offert en emballages de :
- 1 stylo prérempli de PERGOVERIS à 300 UI/150 UI et 5 aiguilles d’injection.
- 1 stylo prérempli de PERGOVERIS à 450 UI/225 UI et 7 aiguilles d’injection.
- 1 stylo prérempli de PERGOVERIS à 900 UI/450 UI et 14 aiguilles d’injection.
Tableau 2 : Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
| Injection sous-cutanée | Solution injectable à l’aide d’un stylo prérempli 300 UI de hFSH-r/150 UI de hLH-r dans 0,48 ml; 450 UI de hFSH-r/225 UI de hLH-r dans 0,72 ml; 900 UI de hFSH-r/450 UI de hLH-r dans 1,44 ml. | Acide phosphorique (pour l’ajustement du pH), dihydrogénophosphate de sodium monohydraté, hydroxyde de sodium (pour l’ajustement du pH), méthionine, monochlorhydrate d’arginine, phénol, phosphate disodique dihydraté, poloxamère 188. |
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
PERGOVERIS (follitropine alfa/lutropine alfa [150 UI:75 UI]) contient des substances gonadotropes puissantes susceptibles de provoquer des réactions défavorables pouvant aller de bénignes à graves, et ne doit être utilisé que par des médecins ayant une expérience approfondie dans le traitement des problèmes d’infertilité et leur prise en charge.
Les patientes qui subissent une stimulation de la croissance folliculaire sont exposées à un risque majoré d’hyperstimulation avec le risque de réponse œstrogénique excessive et de développement de follicules multiples que cela comporte.
Information pour les patientes :
PERGOVERIS est une association de GONAL-f et de LUVERIS à dose fixe de 150 UI de FSH et de 75 UI de LH. Avant de commencer à prendre PERGOVERIS, les patientes doivent être informées de la durée du traitement et de la nécessité d’un suivi. Il faut également discuter avec elles du risque de syndrome d’hyperstimulation ovarienne (voir Hyperstimulation ovarienne) et des autres effets indésirables possibles (voir 8 EFFETS INDÉSIRABLES).
Critères de sélection des patientes :
- 1. Avant de procéder au traitement par PERGOVERIS, il faut procéder à une évaluation gynécologique et endocrinologique rigoureuse. Cette évaluation doit comprendre une évaluation de l’anatomie pelvienne et l’exclusion d’une grossesse.
- 2. Les patientes doivent présenter une insuffisance grave en LH et en FSH telle que déterminée par le professionnel de la santé.
- 3. Vers la fin de leur vie reproductive, les femmes sont davantage sujettes au cancer de l’endomètre ainsi qu’à une incidence plus élevée de troubles anovulatoires. Il faut procéder à une évaluation diagnostique détaillée chez les patientes qui présentent des saignements utérins anormaux ou d’autres signes d’anomalie de l’endomètre.
Cancérogenèse et mutagenèse
Aucune étude à long terme n’a été effectuée en vue d’évaluer le potentiel cancérigène de PERGOVERIS ou des médicaments qu’il contient (LUVERIS et GONAL-f). Des cas de néoplasmes de l’ovaire et d’autres organes associés à la reproduction, bénins et malins, ont été rapportés chez des femmes qui ont suivi de multiples régimes médicamenteux contre l’infertilité. Aucune relation de cause à effet n’a cependant été établie.
Respiratoire et cardiovasculaire
Le paragraphe suivant décrit les événements médicaux graves qui ont été signalés suivant un traitement par les gonadotrophines.
Des affections pulmonaires graves (p. ex., atélectasie, syndrome de détresse respiratoire aiguë et exacerbation de l’asthme) ont été rapportées. De plus, on a fait état de manifestations thromboemboliques, associées ou non au syndrome d’hyperstimulation ovarienne. Une thrombose ou une embolie intravasculaire peuvent causer une diminution de l’apport sanguin aux organes essentiels ou aux extrémités. Les séquelles de ces événements ont inclus la thrombophlébite veineuse, l’embolie pulmonaire, l’infarctus pulmonaire, l’infarctus du myocarde, l’occlusion vasculaire cérébrale (l’AVC ischémique) et l’occlusion artérielle entraînant la perte d’un membre. Dans de rares cas, des complications pulmonaires ou des événements thromboemboliques ont provoqué la mort.
Chez les femmes qui souffrent d’une maladie thromboembolique ou qui en ont souffert récemment, ou chez les femmes présentant les facteurs de risque typiques d’événements thromboemboliques, tels que des antécédents personnels ou familiaux, le traitement par gonadotrophines peut augmenter davantage le risque d’une aggravation ou d’une manifestation de ces événements. Chez ces femmes, il faut évaluer les avantages de l’administration de gonadotrophines par rapport aux risques. Il convient de noter, toutefois, que la grossesse elle-même ainsi que le syndrome d’hyperstimulation ovarienne (SHO) s’accompagnent également d’un risque accru d’événements thromboemboliques.
Hématologique
Les patientes atteintes de porphyrie ou ayant des antécédents familiaux de porphyrie doivent être surveillées étroitement pendant le traitement par PERGOVERIS. Une détérioration ou une première manifestation de cet état peut nécessiter l’arrêt du traitement.
Grossesses multiples
Chez les patientes qui suivent des traitements d’induction de l’ovulation, l’incidence de grossesses multiples est plus élevée que dans les cas de conception naturelle. La majorité des conceptions multiples sont des jumeaux. Les grossesses multiples, surtout celles de trois enfants et plus, sont associées à un risque accru d’issues maternelles et périnatales défavorables. Afin de réduire au minimum le risque de grossesses multiples, il est recommandé de surveiller soigneusement la réponse ovarienne.
Chez des patientes se prêtant à des procédures de PMA, le risque d’une grossesse multiple est principalement lié au nombre d’embryons transférés, à leur qualité et à l’âge de la patiente.
Les patientes doivent être informées du risque possible de naissances multiples avant d’entreprendre le traitement.
Les patientes doivent être informées des options qui existent en cas d’hyperstimulation (p. ex., prélèvement d’ovules et transfert d’embryons dans le cadre d’une technique de PMA ou annulations de cycle) et du besoin de s’abstenir d’avoir des relations sexuelles non protégées.
Arrêt du traitement
Dans les cas où plus de deux follicules sont matures avant de déclencher l’ovulation, il convient d’envisager d’arrêter le traitement ou de passer à une technique de PMA.
Grossesse extra-utérine
Les femmes ayant des antécédents de maladie des trompes présentent un risque de grossesse extra-utérine, que la grossesse soit le fait d’une conception spontanée ou de traitements de fertilité. La prévalence des grossesses extra-utérines après la FIV (fécondation in vitro) serait de l’ordre de 2 à 5 % (versus 1 à 1,5 % dans la population générale).
Des cas de néoplasmes de l’ovaire et d’autres organes associés à la reproduction, bénins et malins, ont été rapportés chez des femmes qui ont suivi de multiples régimes médicamenteux contre l’infertilité. On n’a pas encore établi si le traitement par gonadotrophines augmente le risque de base de ces tumeurs chez les femmes infertiles.
Perte de grossesse
L’incidence des pertes de grossesse par fausse couche ou avortement est plus élevée chez les patientes se prêtant à une stimulation folliculaire pour induire l’ovulation qu’après une conception naturelle.
Hyperstimulation ovarienne
Hypertrophie ovarienne
Une hypertrophie ovarienne légère à modérée pouvant s’accompagner d’une distension ou une douleur abdominale peut survenir chez les patientes traitées par gonadotrophines comme PERGOVERIS. Cette situation disparaît normalement en deux ou trois semaines sans traitement. Un suivi attentif de la réponse ovarienne peut réduire les risques d’hyperstimulation.
Syndrome d’hyperstimulation ovarienne (SHO)
Le SHO est une affection qui diffère de l’hypertrophie ovarienne sans complication. Il comprend une hypertrophie ovarienne marquée, des concentrations sériques élevées de stéroïdes sexuels et un accroissement de la perméabilité vasculaire qui peut provoquer une accumulation de liquide dans les cavités péritonéale, pleurale et, dans de rares cas, péricardique. Les signes avant-coureurs du SHO sont des douleurs pelviennes graves, des nausées, des vomissements et un gain pondéral.
Le SHO peut se manifester par des degrés de gravité croissants. Les manifestations légères du SHO comprennent la douleur abdominale, la gêne abdominale, la distension abdominale et l’hypertrophie des ovaires. Dans le cas d’un SHO modéré, on peut aussi noter des nausées et des vomissements ainsi que la présence d’une ascite ou d’une hypertrophie ovarienne marquée détectée à l’aide d’une échographie.
Un SHO grave comprend également des symptômes tels que l’hypertrophie ovarienne grave, le gain pondéral, la dyspnée ou l’oligurie. L’évaluation clinique peut révéler une hypovolémie, une hémoconcentration, un déséquilibre électrolytique, une ascite, un épanchement pleural ou une détresse respiratoire aiguë. Dans de rares cas, le SHO s’accompagne de complications telles qu’une torsion ovarienne ou un événement thromboembolique comme l’embolie pulmonaire, l’AVC ischémique ou l’infarctus du myocarde (voir Respiratoire et cardiovasculaire). Des anomalies transitoires dans une épreuve fonctionnelle hépatique (signe d’un dysfonctionnement hépatique) ont été signalées en rapport avec le SHO.
Les facteurs de risque indépendants du SHO comprennent le jeune âge, une masse corporelle maigre, le syndrome ovarien polykystique, des doses plus élevées de gonadotrophines exogènes, des concentrations sériques absolues d’œstradiol qui sont élevées ou qui croissent rapidement et des épisodes antérieurs de SHO, la présence d’un grand nombre de follicules ovariens en développement et la récupération d’un grand nombre d’ovocytes dans les cycles de procréation médicalement assistée (PMA).
Le SHO semble plus grave et dure plus longtemps si une grossesse survient. Puisque le SHO évolue rapidement, les patientes doivent faire l’objet d’un suivi pendant au moins deux semaines après l’administration de hCG. Le SHO survient le plus souvent une fois que le traitement est terminé et atteint son intensité maximale dans les sept à dix jours qui suivent l’arrêt du traitement. Habituellement, le SHO se résorbe de façon spontanée avec le déclenchement des règles. Au moindre signe qu’un problème de SHO pourrait apparaître avant l’administration de hCG, il ne faut pas administrer la hCG.
En cas de SHO grave, le traitement par gonadotrophines doit être arrêté et la patiente hospitalisée. Il faut consulter un médecin expérimenté dans la prise en charge des déséquilibres hydroélectrolytiques ou du SHO.
Il faut apprendre aux patientes à reconnaître les signes et les symptômes de l’hyperstimulation, car le SHO peut progresser rapidement et devenir un trouble grave.
Dans le cadre de six essais cliniques, 102 patientes atteintes d’hypogonadisme hypogonadotrophique ont d’abord reçu un traitement par de la LH à 75 UI. Dans l’ensemble, pour 204 cycles de traitement où les patientes ont reçu de manière concomitante ou conjointement 150 UI de FSH et 75 UI de LH en vue de stimuler le développement folliculaire. On a signalé la présence d’un SHO modéré ou grave dans 6 cycles de traitement (6/204 = 2,9 %).
Anomalies congénitales
La prévalence des anomalies congénitales associée aux techniques de PMA peut être légèrement plus élevée que celle associée aux conceptions spontanées. Mais on ne sait pas exactement si ces anomalies relèvent de facteurs inhérents à l’infertilité du couple ou des techniques de PMA.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il ne faut pas prendre PERGOVERIS pendant une grossesse (voir 2 CONTRE-INDICATIONS).
7.1.2 Femmes qui allaitent
Les femmes qui allaitent ne doivent pas prendre PERGOVERIS (voir 2 CONTRE-INDICATIONS).
7.1.3 Enfants et adolescents
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables signalés le plus fréquemment (fréquence ≥ 1 %) étaient les suivants : céphalées, douleur abdominale, nausées, douleur mammaire, hyperstimulation ovarienne, réactions au point d’injection, douleur et kystes ovariens. Pour obtenir de plus amples renseignements au sujet des effets indésirables les plus graves et ceux pour lesquels des cas particulièrement sévères ont été signalés, veuillez consulter la section 7 MISES EN GARDE ET PRÉCAUTIONS.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
L’innocuité de l’administration concomitante ou conjointe de follitropine alpha et de lutropine alpha par injection unique a été étudiée dans le cadre de six études cliniques portant sur le traitement de 170 femmes atteintes d’hypogonadisme hypogonadotrophique. Chez l’ensemble de ces patientes, 204 cycles de traitement ont été réalisés avec l’administration de 75 UI de LUVERIS et de 150 UI de GONAL-f. Le tableau 3 ci-dessous résume les effets indésirables signalés dans les essais contrôlés à une fréquence ≥ 1 % à la suite de l’administration concomitante ou conjointe de 150 UI de FSH et de 75 UI de LH.
Tableau 3 : Effets indésirables rapportés chez ≥ 1 % des patientes pour tous les cycles et toutes les patientes atteintes d’hypogonadisme hypogonadotrophique dans le cadre des études 6253, 6905(a), 7798(b), 8297(c), 21008 et 21415
| Étude | 6253 | 6905 | 7798 | 8297 | 21008 | 21415 |
|---|---|---|---|---|---|---|
| Description de l’étude | Étude de phase II/III multicentrique, ouverte, à répartition aléatoire, comparative, avec contrôle parallèle, visant à établir la dose (n = 38) | Étude de phase II/III multicentrique, ouverte, à répartition aléatoire, comparative, avec contrôle parallèle, visant à établir la dose (n = 40) | Étude de phase III multicentrique, à répartition aléatoire, visant à établir la dose (n = 15) | Étude de phase III multicentrique, non comparative (n = 38) | Étude de phase III prospective multicentrique, à double insu et à répartition aléatoire (n = 39) | Étude de phase III multicentrique, ouverte et non comparative (n = 31) |
| Nombre de cycles de traitement avec l’association de 150 UI de hFSH-r et de 75 UI de hLH-r | 16 | 16 | 12 | 80 | 26 | 54 |
| Céphalées | 3 (18,8 %) | 1 (6,3 %) | 1 (1,3 %) | 4 (15,4 %) | 3 (5,6 %) | |
| Nausées | 1 (6,3 %) | 1 (6,3 %) | 1 (1,3 %) | 2 (7,7 %) | 2 (3,7 %) | |
| Hyperstimulation ovarienne | 1 (6,3 %) | 1 (8,3 %) | 3 (3,8 %) | 0 | 1 (1,9 %) | |
| Douleur mammaire | 2 (12,5 %) | 2 (12,5 %) | 2 (3,7 %) | |||
| Douleur abdominale | 1 (6,3 %) | 4 (15,4 %) | 2 (3,7 %) | |||
| Kyste ovarien | 1 (3,8 %) | 1 (1,9 %) | ||||
| Flatulences | 0 | 1 (3,8 %) | 5 (9,3 %) | |||
| Réaction au point d’injection | 0 | 2 (7,7 %) | 2 (3,7 %) | |||
| Dysménorrhée | 2 (12,5 %) | |||||
| Troubles ovariens | 1 (6,3 %) | 1 (1,9 %) | ||||
| Diarrhée | 1 (6,3 %) | 0 | 1 (1,9 %) | |||
| Constipation | 1 (3,8 %) | 2 (3,7 %) | ||||
| Douleur | 2 (12,5 %) | 0 | 1 (1,9 %) | |||
| Fatigue | 1 (6,3 %) | 1 (3,8 %) | 1 (1,9 %) | |||
| Infection des voies respiratoires supérieures | 0 | 1 (1,9 %) |
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
L’effet indésirable le moins fréquemment signalé dans le cadre des essais cliniques était le suivant :
Infection et infestations : Infection des voies respiratoires supérieures (0,5 %)
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
En ce qui concerne les résultats aux examens de laboratoire, aucune variation cliniquement significative et aucun résultat anormal n’a été observé pendant les essais cliniques ou après la commercialisation du produit.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été signalés après la commercialisation de PERGOVERIS poudre/solution pour injection ou l’administration concomitante de GONAL-f et de LUVERIS. Comme ces effets sont signalés volontairement par une population dont la taille est incertaine, il n’est pas toujours possible d’estimer avec certitude leur fréquence ou d’établir un lien de cause à effet avec l’exposition à PERGOVERIS.
Troubles du système immunitaire : Réactions d’hypersensibilité, de légères à graves, y compris les réactions et les chocs anaphylactiques
Troubles du système nerveux : Céphalées
Troubles vasculaires : Thromboembolie dans de très rares cas, habituellement associée à un SHO grave
Troubles respiratoires, thoraciques et médiastinaux : Exacerbation ou aggravation de l’asthme
Troubles gastro-intestinaux : Douleur abdominale, distension abdominale, gêne abdominale, nausées, vomissements, diarrhée
Troubles de l’appareil reproducteur et des seins : Kystes ovariens, douleur mammaire, douleur pelvienne, complications liées à une SHO grave. On a couramment signalé la présence d’un SHO léger à modéré, et on doit le considérer comme un risque intrinsèque de la procédure de stimulation. Les cas de SHO grave sont peu courants.
Troubles généraux et affections au point d’injection : Réactions au point d’injection
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
La pharmacocinétique de la lutropine alpha et de la follitropine alpha demeurait inchangée quand la lutropine alpha et la follitropine alpha étaient administrées ensemble comparativement aux deux agents administrés séparément (voir 14.3 Études de biodisponibilité comparatives).
Aucune interaction entre PERGOVERIS (follitropine alpha/lutropine alpha [150 UI:75 UI]) et d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
PERGOVERIS (follitropine alfa/lutropine alfa [150 UI:75 UI]) est un produit d’association à dose fixe d’hormone folliculostimulante humaine (FSH) recombinée et d’hormone lutéinisante humaine recombinée (LH). La FSH et la LH sont les principales hormones responsables de la folliculogenèse et de l’ovulation. La FSH participe au déclenchement du développement folliculaire par ses effets sur les cellules de la granulosa du follicule ovarien en développement, alors que la LH stimule la sécrétion d’androgènes par les cellules de la thèque. Les androgènes sont utilisés par les enzymes aromatases des cellules de la granulosa pour produire de l’œstradiol, soutenant par le fait même le développement folliculaire induit par la FSH. On s’attend à ce que l’administration concomitante de FSH et de LH stimule le développement de follicules éventuels et, indirectement, qu’elle prépare l’appareil génital à l’implantation et à la grossesse chez les femmes présentant une insuffisance en FSH et en LH.
10.2 Pharmacodynamie
Dans la stimulation du développement folliculaire chez des femmes qui présentent une insuffisance en LH et en FSH, le principal effet qui découle de l’administration de la lutropine alpha est une hausse de la sécrétion d’œstradiol par les follicules, dont la croissance est stimulée par la follitropine alpha.
10.3 Pharmacocinétique
La pharmacocinétique de la follitropine alpha et de la lutropine alpha a été décrite dans des études qui ont été effectuées dans le cadre de leurs programmes de développement respectifs. Pour obtenir des renseignements sur les profils pharmacocinétiques de la follitropine alpha et de la lutropine alpha, veuillez vous reporter aux monographies de GONAL-f et de LUVERIS.
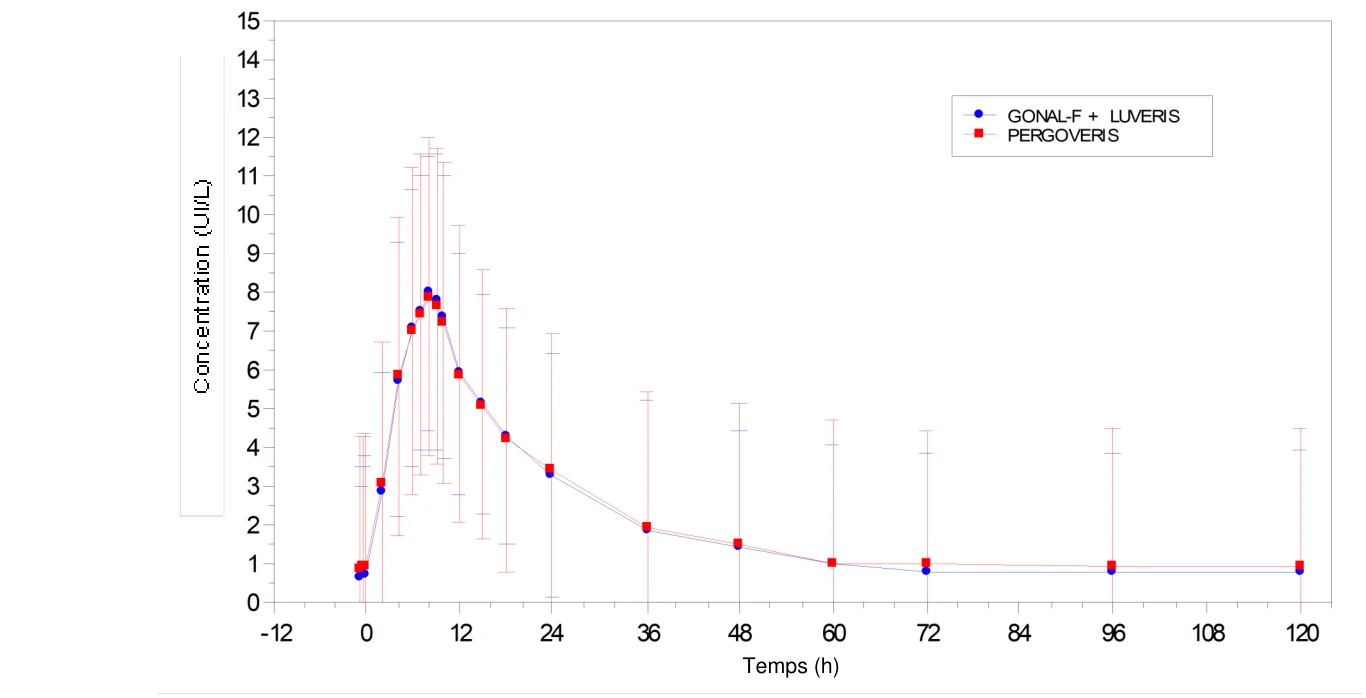
PERGOVERIS en poudre reconstituée est bioéquivalent à 150 UI de follitropine alpha + 75 UI de lutropine alpha à la suite de l’administration mixte d’une dose unique chez des femmes en bonne santé
(N = 42) régulées à la baisse avec des contraceptifs oraux avant l’injection de 900 UI de hFSH-r et de 450 UI de hLH-r par voie sous-cutanée. (voir les figures 1 et 2).
Figure 1 : Courbes des concentrations sériques moyennes (UI/L) de la FSH en fonction du temps (n = 42), échelle linéaire
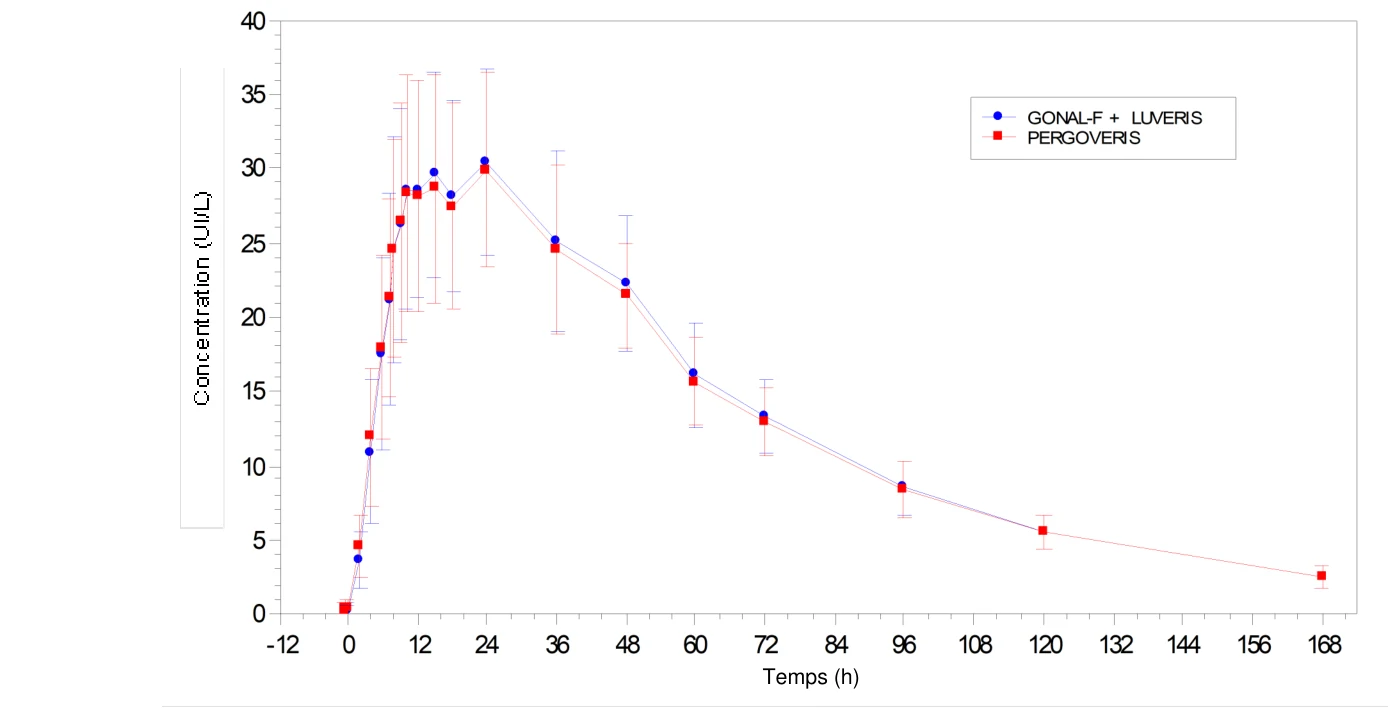
Figure 2 : Courbes des concentrations sériques moyennes (UI/L) de la LH en fonction du temps (n = 44), échelle linéaire
Temps (h)
Temps (h)
Le tableau 4 donne un aperçu des paramètres pharmacocinétiques de la FSH et de la LH après l’administration par voie sous-cutanée de PERGOVERIS ainsi que du mélange de hLH-r et de hFSH-r (Étude EMR200061-004). Les intervalles de confiance à 90 % des rapports des moyennes de la Cmax et de l’ASCfin pour les deux produits se situaient à l’intérieur de l’intervalle prédéfini (0,8 à 1,25). Par conséquent, on peut conclure à la bioéquivalence de la monodose de l’association fixe de la hFSH-r et de la hLH-r en rapport 2:1 (dose test de PERGOVERIS) et de la dose de GONAL-f et de LUVERIS (dose de référence).
Tableau 4 : Paramètres pharmacocinétiques de la hFSH-r et de la hLH-r (moyenne géométrique, coefficient de variation géométrique [%] et écart) après l’administration par voie sous-cutanée d’une dose unique de PERGOVERIS par rapport à l’administration conjointe de GONAL-f et de LUVERIS chez des femmes en bonne santé dont l’hypophyse avait subi une désensibilisation
| FSH | LH | ||||||||||||
| Paramètre | GONAL-f + LUVERIS (N = 42) | PERGOVERIS (N = 42) | GONAL-f + LUVERIS (N = 42) | PERGOVERIS (N = 42) | |||||||||
| _* maxC (UI/L) | 30,69 (22,7) 16,03 – 44,74 | 30,17 (26,8) 15,93 – 51,13 | 7,33 (27,9) 2,82 – 12,26 | 6,85 (32,5) 2,74 – 11,13 | |||||||||
| _* t-0 AUC (UI/L*h) | 2071 (20,3) 1188 – 2882 | 2051 (19,7) 1249 – 2947 | 137 (35,9) 36 – 418 | 132 (32,3) 56 – 215 | |||||||||
| maxt 1 (h) | 15,1 7,0 – 36,5 | 23,3 9,0 – 35,7 | 8,0 6,0 – 10,1 | 8,0 6,0 – 10,0 | |||||||||
| 1/2t (h) | 39,8 (13,9) 33,9 – 69,2 | 39,9 (12,2) 31,3 – 61,4 | 13,9 (40,3) 7,6 – 48,0 | 14,6 (44,9) 8,1 – 38,9 | |||||||||
| CL/f (L/h) | 0,40 (19,6) 0,28 – 0,67 | 0,40 (20,2) 0,26 – 0,67 | 2,51 (66,9) 0,18 – 7,81 | 2,52 (75,4) 0,15 – 6,82 | |||||||||
| * Médiane et écart ajustés selon les valeurs de départ1; UI : unités internationales; ASC = aire sous la courbe; CL/F = clairance apparente | |||||||||||||
PERGOVERIS sous forme de poudre reconstituée et de solution injectable affichent une bioéquivalence à la suite de l’administration d’une dose unique chez des femmes en bonne santé (N = 34) régulées à la baisse avec des contraceptifs oraux avant l’injection de PERGOVERIS sous forme de poudre lyophilisée (PL) reconstituée ou de PERGOVERIS sous forme de solution injectable (liquide, 900 UI de hFSH-r/450 UI de hLH-r) par voie sous-cutanée (Essai EMR200061-006).
Sur les 34 patientes réparties de façon aléatoire et ayant reçu une dose, 22 ont été incluses dans le groupe de l’analyse pharmacodynamique. Quatre (4) patientes ont été exclues en raison de données incomplètes, et huit (8) ont été exclues parce qu’il a été impossible de confirmer une régulation à la baisse réussie.
Le tableau 5 donne un aperçu des paramètres pharmacocinétiques de PERGOVERIS sous forme de poudre reconstituée et de PERGOVERIS sous forme de solution injectable après l’administration par voie sous-cutanée (Étude EMR200061-006). Les intervalles de confiance à 90 % des rapports des moyennes de la Cmax et de l’ASC0-t pour les deux produits FSH et LH se situaient à l’intérieur de l’intervalle prédéfini (0,8 à 1,25). Par conséquent, on peut conclure à la bioéquivalence des deux formulations.
Tableau 5 : Paramètres pharmacocinétiques de la hFSH-r et de la hLH-r (moyenne géométrique, coefficient de variation géométrique [%] et écart) après l’administration par voie sous-cutanée d’une dose unique de PERGOVERIS sous forme de poudre reconstituée par rapport à l’administration de PERGOVERIS sous forme de solution injectable
| FSH | LH | |||||||||||
| Paramètre | PERGOVERIS sous forme de poudre reconstituée (N = 22) | PERGOVERIS sous forme de solution injectable (N = 22) | PERGOVERIS sous forme de poudre reconstituée (N = 22) | PERGOVERIS sous forme de solution injectable (N = 22) | ||||||||
| maxC . adj (UI/L) | 42,55 (29,0) 22,6 – 77,6 | 47,92 (27,3) 27,5 – 88,3 | 9,782 (24,1) 6,38 – 17,78 | 10,126 (31,1) 6,00 – 18,58 | ||||||||
| t-0 AUC , adj (UI/L*h) | 2775,4 (22,0) 1809 – 4242 | 3187,4 (24,3) 1921 – 5200 | 195,2 (22,5) 122 – 287 | 210,4 (25,8) 136 – 333 | ||||||||
| maxt 1 (h) | 16,575 9,00 – 36,12 | 23,983 8,23 – 36,00 | 7,725 3,98 – 10,03 | 8,000 6,03 – 12,00 | ||||||||
| 1/2t (h) | 35,31 (10,0) 30,8 – 45,6 | 36,87 (14,2) 30,2 – 55,3 | 13,608 (25,5) 8,13 – 24,57 | 12,507 (17,1)* 9,27 – 18,92 | ||||||||
| CL/f (L/h) | 0,3091 (22,2) 0,202 – 0,467 | 0,2673 (24,2) 0,166 – 0,440 | 2,238 (21,2) 1,54 – 3,38 | 2,082 (25,2) 1,36 – 3,16 | ||||||||
| 1 = Médiane et écart, données selon les données observées; * N = 21; UI : unités internationales; ASC = aire sous la courbe; CL/F = clairance apparente | ||||||||||||
Populations et états pathologiques particuliers
La pharmacocinétique de PERGOVERIS n’a pas été établie dans les populations gériatrique ou pédiatrique ni chez les patientes souffrant d’insuffisance rénale ou hépatique.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
PERGOVERIS (follitropine alpha/lutropine alpha [150 UI:75 UI]) sous forme de poudre et diluant pour une solution injectable
Pour utilisation immédiate et unique après ouverture et reconstitution pour la première fois.
Ne pas conserver à une température supérieure à 25 °C. Ne pas congeler. Conserver le produit dans son emballage original afin de le protéger de la lumière. Veuillez vous référer à la date de péremption inscrite sur les étiquettes extérieure et intérieure du produit.
Solution PERGOVERIS (follitropine alpha/lutropine alpha [150 UI:75 UI]) pour injection à l’aide d’un stylo prérempli
Conserver au réfrigérateur (2° à 8 °C). Ne pas congeler. Conserver le produit dans son emballage original afin de le protéger de la lumière. Veuillez vous référer à la date de péremption inscrite sur les étiquettes extérieure et intérieure du produit.
Une fois ouvert, le stylo prérempli peut être conservé pendant un maximum de 28 jours à une température de 25 °C ou moins.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
PERGOVERIS (follitropine alfa/lutropine alfa pour injection [150 UI:75 UI]) sous forme de poudre et diluant pour une solution injectable
Pour usage unique seulement. Il ne doit pas être mélangé avec d’autres produits médicinaux à l’exception de ceux qui sont mentionnés ci-dessous.
PERGOVERIS sous forme de poudre doit être reconstitué avec le diluant avant usage.
Ne pas administrer la solution reconstituée si elle contient des particules ou si elle n’est pas limpide.
PERGOVERIS ne doit pas être administré sous forme de mélange avec d’autres produits médicinaux dans la même injection; PERGOVERIS poudre pour injection peut être mélangé à la follitropine alpha et les produits administrés conjointement sous forme d’injection unique.
Solution PERGOVERIS (follitropine alfa/lutropine alfa injectable [150 UI:75 UI]) pour injection à l’aide d’un stylo prérempli
Utiliser seulement une solution limpide sans particules.
Ne pas réutiliser les aiguilles et ne pas utiliser les aiguilles si le film protecteur sur le couvre-aiguille est abîmé.
PERGOVERIS ne doit pas être administré sous forme de mélange avec d’autres produits médicinaux dans la même injection. PERGOVERIS en solution injectable peut être mélangé à de la follitropine alpha et les produits administrés conjointement sous forme d’injections distinctes.
Pour des directives détaillées sur l’utilisation de PERGOVERIS, voir les RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S.
Jeter tout produit non utilisé ou tout déchet conformément aux règlements locaux.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : follitropine alpha (150 UI) et lutropine alpha (75 UI)
Nom chimique : hormone folliculostimulante humaine recombinée (FSHh-r)/hormone lutéinisante humaine recombinée (hLH-r)
Formule moléculaire et masse moléculaire :
follitropine alpha
Formule moléculaire : C975H1515N267O305S26
Masse moléculaire relative : sous-unité α : 14 kDa; sous-unité β : 17 kDa lutropine alpha
Formule moléculaire : C1014H1609N287O294S27
Masse moléculaire relative : sous-unité α : 14 kDa; sous-unité β : 15 kDa
Formule de structure : follitropine alpha
Séquence d’acides aminés de la sous-unité α de la hFSH-r
- 1 Ala-Pro-Asp-Val-Gln-Asp-Cys-Pro-Glu-Cys
- 11 Thr-Leu-Gln-Glu-Asn-Pro-Phe-Phe-Ser-Gln
- 21 Pro-Gly-Ala-Pro-Ile-Leu-Gln-Cys-Met-Gly
- 31 Cys-Cys-Phe-Ser-Arg-Ala-Tyr-Pro-Thr-Pro
- 41 Leu-Arg-Ser-Lys-Lys-Thr-Met-Leu-Val-Gln
- 51 Lys-Asn-Val-Thr-Ser-Glu-Ser-Thr-Cys-Cys
- 61 Val-Ala-Lys-Ser-Tyr-Asn-Arg-Val-Thr-Val
- 71 Met-Gly-Gly-Phe-Lys-Val-Glu-Asn-His-Thr
- 81 Ala-Cys-His-Cys-Ser-Thr-Cys-Tyr-Tyr-His
- 91
Lys-Ser
Séquence d’acides aminés de la sous-unité βde la hFSH-r
- 1 Asn-Ser-Cys-Glu-Leu-Thr-Asn-Ile-Thr-Ile
- 11 Ala-Ile-Glu-Lys-Glu-Glu-Cys-Arg-Phe-Cys
- 21 Ile-Ser-Ile-Asn-Thr-Thr-Trp-Cys-Ala-Gly
- 31 Tyr-Cys-Tyr-Thr-Arg-Asp-Leu-Val-Tyr-Lys
- 41 Asp-Pro-Ala-Arg-Pro-Lys-Ile-Gln-Lys-Thr
- 51 Cys-Thr-Phe-Lys-Glu-Leu-Val-Tyr-Glu-Thr
- 61 Val-Arg-Val-Pro-Gly-Cys-Ala-His-His-Ala
- 71 Asp-Ser-Leu-Tyr-Thr-Tyr-Pro-Val-Ala-Thr
- 81 Gln-Cys-His-Cys-Gly-Lys-Cys-Asp-Ser-Asp
- 91 Ser-Thr-Asp-Cys-Thr-Val-Arg-Gly-Leu-Gly
- 101 Pro-Ser-Tyr-Cys-Ser-Phe-Gly-Glu-Met-Lys
- 111
Glu
Asn : site de N-glycosylation
lutropine alpha
Séquence d’acides aminés de la sous-unité α de la hLH-r
- 1 Ala-Pro-Asp-Val-Gln-Asp-Cys-Pro-Glu-Cys
- 11 Thr-Leu-Gln-Glu-Asn-Pro-Phe-Phe-Ser-Gln
- 21 Pro-Gly-Ala-Pro-Ile-Leu-Gln-Cys-Met-Gly
- 31 Cys-Cys-Phe-Ser-Arg-Ala-Tyr-Pro-Thr-Pro
- 41 Leu-Arg-Ser-Lys-Lys-Thr-Met-Leu-Val-Gln
- 51 Lys-Asn-Val-Thr-Ser-Glu-Ser-Thr-Cys-Cys
- 61 Val-Ala-Lys-Ser-Tyr-Asn-Arg-Val-Thr-Val
- 71 Met-Gly-Gly-Phe-Lys-Val-Glu-Asn-His-Thr
- 81 Ala-Cys-His-Cys-Ser-Thr-Cys-Tyr-Tyr-His
- 91
Lys-Ser
Séquence d’acides aminés de la sous-unité β de la hLH-r
- 1 Ser-Arg-Glu-Pro-Leu-Arg-Pro-Trp-Cys-His
- 11 Pro-Ile-Asn-Ala-Ile-Leu-Ala-Val-Glu-Lys
- 21 Glu-Gly-Cys-Pro-Val-Cys-Ile-Thr-Val-Asn
- 31 Thr-Thr-Ile-Cys-Ala-Gly-Tyr-Cys-Pro-Thr
- 41 Met-Met-Arg-Val-Leu-Gln-Ala-Val-Leu-Pro
- 51 Pro-Leu-Pro-Gln-Val-Val-Cys-Thr-Tyr-Arg
- 61 Asp-Val-Arg-Phe-Glu-Ser-Ile-Arg-Leu-Pro
- 71 Gly-Cys-Pro-Arg-Gly-Val-Asp-Pro-Val-Val
- 81 Ser-Phe-Pro-Val-Ala-Leu-Ser-Cys-Arg-Cys
- 91 Gly-Pro-Cys-Arg-Arg-Ser-Thr-Ser-Asp-Cys
- 101 Gly-Gly-Pro-Lys-Asp-His-Pro-Leu-Thr-Cys
- 111 Asp-His-Pro-Gln-Leu-Ser-Gly-Leu-Leu-Phe
- 121
Leu
Asn : site de N-glycosylation
Propriétés physicochimiques :
follitropine alfa
La substance médicamenteuse hFSH-r est formée de deux composantes protéiques non identiques et sans liaison covalente appelées sous-unités α et β. La sous-unité α est composée de 92 acides aminés porteurs de deux groupements glucidiques liés à Asn-52 et à Asn-78. La sous-unité β est composée de 111 acides aminés porteurs de deux groupements glucidiques liés à Asn-7 et à Asn-24. La hFSH-r est obtenue à partir d’une lignée de cellules ovariennes de hamster chinois qui a été modifiée par l’ajout de gènes humains codant les chaînes α et β de la FSH.
lutropine alpha
La substance médicamenteuse de la hLH-r est une glycoprotéine hétérodimérique, formée de deux sous-unités non identiques non liées par covalence, appelées sous-unité α et sous-unité β. La sous-unité α est composée de 92 acides aminés porteurs de deux fractions glucidiques liées à l’Asn aux sites 52 et 78. La sous-unité β est composée de 121 acides aminés porteurs d’une seule fraction glucidique liée à l’Asn au site 30.
14 ÉTUDES CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
L’efficacité clinique de la lutropine alpha (LUVERIS) administrée conjointement avec la follitropine alpha (GONAL-f) a été montrée dans le cadre de six études cliniques menées auprès de 170 femmes ayant subi 285 cycles de stimulation ovarienne en vue d’une analyse de l’efficacité. Dans toutes les études, les sujets étaient des femmes atteintes d’hypogonadisme hypogonadotrophique (HH). Quatre des essais n’ont été menés qu’auprès de patientes atteintes d’HH et présentant une insuffisance grave en LH (taux inférieur à 1,2 UI/ml) et les deux autres comprenaient un sous-groupe de patientes présentant une insuffisance grave en LH. Les patientes étaient âgées de 20 à 40 ans.
Les patientes ont reçu des doses sous-cutanées quotidiennes de lutropine alpha de 25 à 225 UI en plus d’injections sous-cutanées quotidiennes de 75 à 150 UI de GONAL-f (follitropine alpha pour injection).
Tous les essais cliniques ont été effectués afin d’évaluer le composant médicamenteux lutropine alpha quand il est administré à une population de patientes atteintes d’HH conjointement avec de la follitropine alpha en vue d’une stimulation ovarienne. Il est possible d’obtenir de plus amples renseignements au sujet de chaque essai dans les monographies de LUVERIS et de GONAL-f.
Parmi les 148 femmes participant aux études qui ont reçu une dose non nulle de lutropine alfa, 102 ont reçu la dose de 150 UI de hFSH-r : 75 UI de hLH-r pendant au moins un cycle. Dans environ la moitié de ces cycles, les injections ont été administrées sous forme d’injection unique des deux composants médicamenteux mélangés. Parmi les 170 femmes participant à un essai (y compris celles qui n’avaient reçu que de la hFSH-r), 119 étaient atteintes d’HH et présentaient une insuffisance grave en LH.
Le tableau 6 ci-dessous présente les détails de ces études.
Tableau 6 : Résumé des caractéristiques démographiques des patientes atteintes d’hypogonadisme hypogonadotrophique dans les essais cliniques
| No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge moyen (tranche) |
|---|---|---|---|---|
| 62533 | Étude de phase II/III multicentrique, ouverte, à répartition aléatoire, comparative, avec contrôle parallèle, visant à établir la dose | Lutropine alpha à 0 UI, 25 UI, 75 UI ou 225 UI/jour SC pendant au plus 20 jours Lutropine alpha 0 UI Lutropine alpha 25 UI Lutropine alpha 75 UI Lutropine alpha 225 UI | 9 8 11 10 | 28,7 (20 – 35) |
| 69054 | Étude de phase II/III | Lutropine alpha à 0 UI, 25 UI, 75 UI | 30,5 (22 – 40) |
| multicentrique, ouverte, à répartition aléatoire, comparative, avec contrôle parallèle, visant à établir la dose | ou 225 UI/jour SC pendant au plus 21 jours Lutropine alpha 0 UI Lutropine alpha 25 UI Lutropine alpha 75 UI Lutropine alpha 225 UI | 11 9 11 9 | ||
| 7798 | Étude de phase III multicentrique, à répartition aléatoire, visant à établir la dose | Lutropine alpha 75 UI, 150 UI ou 225 UI/jour SC pendant au plus 21 jours Lutropine alpha 75 UI Lutropine alpha 150 UI Lutropine alpha 225 UI | 5 5 5 | 29 (20 – 34) |
|---|---|---|---|---|
| 82975 | Étude de phase III multicentrique non comparative | Lutropine alpha 75 UI/jour SC pendant au plus 21 jours | 38 | 30 (25 – 40) |
| 210086 | Étude de phase III multicentrique, avec répartition aléatoire, contrôlée, à double insu | Lutropine alpha 0 UI ou 75 UI/jour SC pendant au plus 14 jours | 13 26 | 30 (21 – 39) |
| 214157 | Étude de phase III multicentrique ouverte et non comparative | Lutropine alpha 75 UI/jour SC pendant au plus 14 jours | 31 (11 sujets n’ayant jamais reçu de LH : poursuite de l’étude 2100 8) | 30,5 (21 – 40) |
Dans tous les essais, le paramètre d’évaluation principal était le développement folliculaire, qui était caractérisé de la manière suivante :
- (i) Au moins 1 follicule dont le diamètre moyen était ≥ 17 – 18 mm;
- (ii) Niveau sérique préovulatoire de E2 ≥ 109 – 200 pg/ml; et
- (iii) Niveau de P4 dans la phase lutéale moyenne ≥ 7,9 – 10 ng/ml (25 – 30 nmol/L).
Les tranches citées ci-dessus représentent l’ensemble du programme d’essais cliniques; les critères variaient à l’intérieur de ces limites selon le protocole de l’essai. Consulter la section Références pour obtenir plus de détails sur chaque essai.
Dans certains essais, les patientes présentant un risque de SHO étaient enregistrées comme ayant présenté un développement folliculaire attendu en dépit du report de l’administration d’hCG ou du fait qu’elles ne répondaient pas à tous les critères ci-dessus. Cela était précisé à l’avance dans certains des essais. Le critère de réussite de tous les essais était la survenue d’une grossesse, sans égard à la satisfaction des critères ci-dessus.
Bien que le risque de présenter un SHO puisse correspondre à un effet indésirable précoce autant qu’à un développement folliculaire attendu, il n’est pas un facteur indiquant un développement propice à la survenue d’une grossesse, puisque le déclenchement de l’ovulation par l’hCG serait alors reporté et le cycle annulé. En raison de la variabilité de l’interprétation du « risque de SHO », les résultats ci-dessous comprennent les taux de développement folliculaire attendu avec et sans que ce critère intervienne.
14.2 Résultats de l’étude
Le tableau 7 présente les données des six études quant au paramètre d’évaluation principal d’efficacité.
Tableau 7 : Paramètre d’évaluation principal, développement folliculaire en cas d’hypogonadisme hypogonadotrophique
| Études 21008, 21415, 6905, 6253, 7798 et 8297 | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Follitropine alpha à 150 UI/jour plus dose quotidienne de lutropine alpha de : | ||||||||||||||||
| 0 UI (placebo) | 25 UI | 75 UI | 150 UI | 225 UI | ||||||||||||
| Patientes | 33 | 17 | 102* | 5 | 24 | |||||||||||
| Patientes présentant une insuffisance grave en LH | 25 | 13 | 57 | 5 | 19 | |||||||||||
| Nbre de cycles** | 32 | 16 | 192 | 14 | 31 | |||||||||||
| Développement folliculaire (risque de SHO exclu) | 7 (21.9 %) | 9 (56.2 %) | 112 (58,3 %) | 4 (28.6 %) | 18 (58.1 %) | |||||||||||
| Développement folliculaire (risque de SHO inclus) | 10 (31,2 %) | 11 (68.8 %) | 143 (74,5 %) | 6 (42,9 %) | 22 (71.0 %) | |||||||||||
* Comprend 11 patientes n’ayant jamais reçu de LH provenant de l’étude 21008 et poursuivant avec l’étude 21415.
** Le paramètre d’évaluation principal des études 6905 et 6253 n’a été évalué que pour le cycle A. Dans les études 7798, 8297, 21008 et 21415, l’évaluation du paramètre d’évaluation principal a porté sur tous les cycles.
14.3 Études de biodisponibilité comparatives
Pharmacocinétique humaine
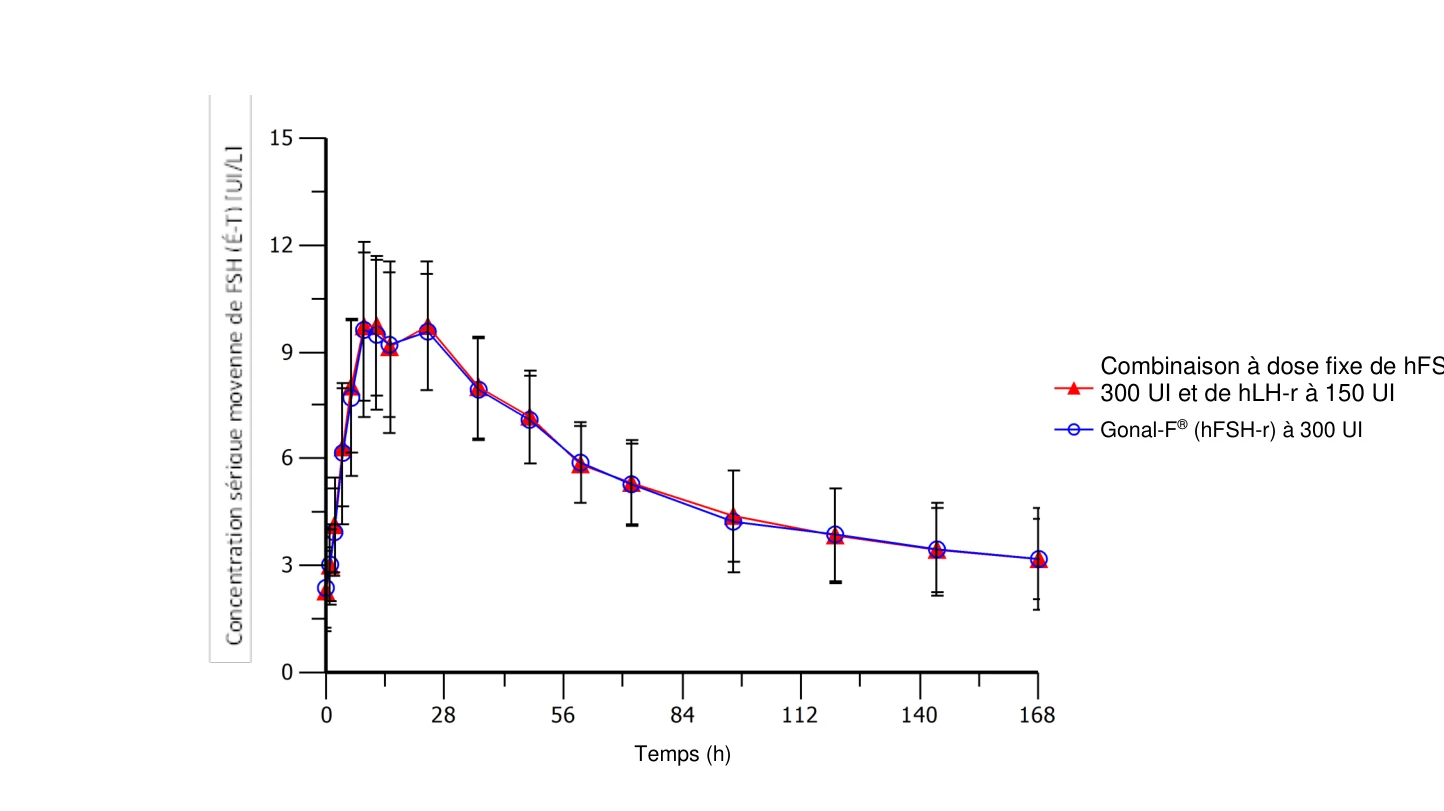
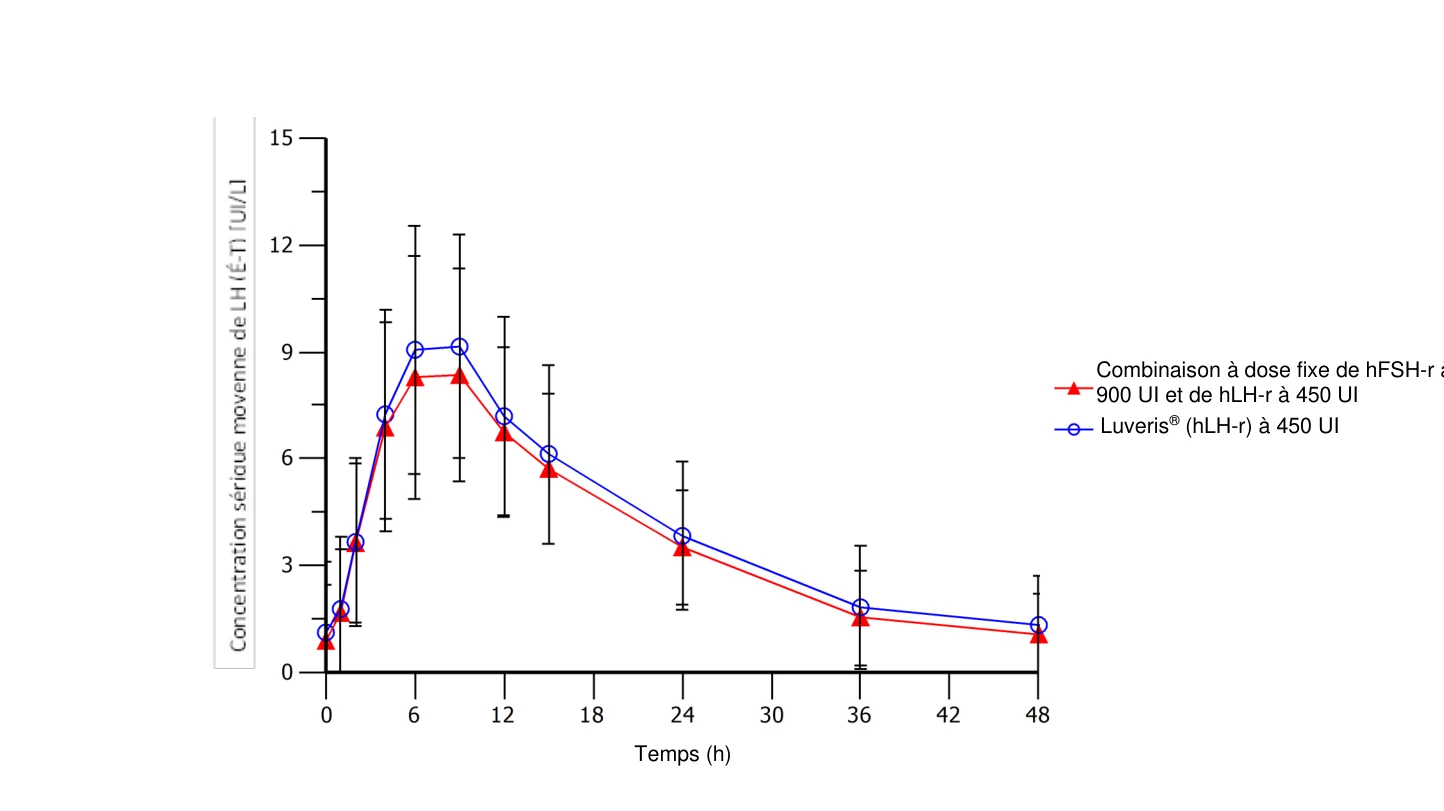
L’interaction pharmacocinétique entre la lutropine alpha et la follitropine alpha a été évaluée chez des sujets en bonne santé dont la fonction hypophysaire avait été régulée à la baisse par l’administration d’un agoniste de la GnRH (ZOLADEX) en comparant la FSH ou la LH administrées individuellement avec l’association à dose fixe (rapport FSH-LH de 2:1) des deux agents. Les résultats ont montré que les paramètres pharmacocinétiques de l’ASC0-dern, de la Cmax et du Tmax étaient similaires pour les administrations individuelles de FSH (à la dose de 300 UI, étude 23718) ou de LH (à la dose de 450 UI, étude 23722) et l’administration conjointe des deux composants selon un rapport de 2:1 (FSH/LH) (voir les figures 3 et 4 ci-dessous).
Figure 3 : Étude 23718 : Courbes des concentrations sériques de FSH en fonction du temps après administration par voie sous-cutanée de 300 UI de hFSH-r (GONAL-f, le produit de référence) comparativement à la hFSH-r en association fixe avec 150 UI de hLH-r (n = 35), échelle linéaire
Temps (h)
Combinaison à dose fixe de hFSH-r à 300 UI et de hLH-r à 150 UI
Gonal-F® (hFSH-r) à 300 UI
Figure 4 : Étude 23722 : Courbes des concentrations sériques de LH en fonction du temps après l’administration par voie sous-cutanée de 450 UI de hLH-r (LUVERIS, le produit de référence) comparativement à la hLH-r en association fixe avec 900 UI de hFSH-r (n = 35), échelle linéaire
L’étude EMR200031-002 a évalué la pharmacocinétique (PK) de la proportionnalité de la dose de hFSH-r après l’administration par voie sous-cutanée de PERGOVERIS (follitropine alpha/lutropine alpha pour injection [150 UI:75 UI]) aux doses de 300 UI, de 450 UI et de 900 UI de hFSH-r chez des femmes ménopausées en bonne santé dont la fonction hypophysaire avait été régulée à la baisse. Pour la FSH, on a montré la proportionnalité de la dose à partir des résultats de l’analyse statistique des paramètres pharmacocinétiques suivants : Cmax, ASC0-t et ASC0-∞.
Pour obtenir plus de renseignements sur la bioéquivalence de PERGOVERIS sous forme de poudre pour injection et de l’administration conjointe de FSH et de LH et sur les profils pharmacocinétiques de la FSH et de la LH, consulter la section 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, et les renseignements posologiques de GONAL-f et de LUVERIS.
Pour obtenir plus de renseignements sur la bioéquivalence de PERGOVERIS sous forme de poudre pour injection et de PERGOVERIS sous forme de solution pour injection à l’aide d’un stylo prérempli, consulter la section 10 PHARMACOLOGIE CLINIQUE.
16 TOXICOLOGIE NON CLINIQUE
Temps (h)
Combinaison à dose fixe de hFSH-r à 900 UI et de hLH-r à 450 UI
Luveris® (hLH-r) à 450 UI
Toxicologie générale :
Une étude de tolérance locale menée sur le lapin blanc de Nouvelle-Zélande (étude IMP 23595) a été réalisée avec PERGOVERIS (follitropine alpha/lutropine alpha [150 UI:75 UI]) sous forme de poudre pour solution en vue d’évaluer la tolérabilité de l’administration unique et répétée d’une dose selon un volume et une concentration cliniquement pertinents du produit d’association (150 UI de hFSH-r + 75 UI de hLH-r dans 1 ml d’eau pour injection). L’étude n’a pas révélé de réactions locales notables.
Une étude de tolérance locale utilisant la solution injectable PERGOVERIS (follitropine alpha/lutropine alpha [150 UI:75 UI]) a été réalisée chez le lapin blanc de Nouvelle-Zélande pour évaluer la tolérabilité après l’administration unique et répétée d’une dose selon un volume et une concentration cliniquement pertinents (attendus dans l’usage clinique ou adoptés dans l’étude de la bioéquivalence chez des volontaires de sexe féminin en bonne santé, Étude EMR200061-006). PERGOVERIS sous forme liquide n’a pas provoqué d’altérations liées à l’élément test aux sites d’injection.