


Monographie de produit - Quinsair
INDICATIONS ET UTILISATION CLINIQUE
QUINSAIRMD (Solution de lévofloxacine pour inhalation) est indiqué pour la gestion de la fibrose kystique (FK, fibrose kystique) chez les patients de 18 ans et plus souffrant d’infections pulmonaires chroniques à Pseudomonas aeruginosa (P. aeruginosa).
L’innocuité et l’efficacité n’ont pas été démontrées chez les patients dont le volume expiratoire maximum en une seconde (VEMS) est < 25 % ou > 85 % de celui prévu, ou chez les patients colonisés par Burkholderia cepacia.
Des tests de culture et de susceptibilité effectués régulièrement permettront d’obtenir des renseignements sur le changement de la flore microbienne et l’émergence possible d’une résistance bactérienne.
Afin de réduire le développement de bactéries résistantes au médicament et de conserver l’efficacité de QUINSAIR et des autres médicaments antibactériens, QUINSAIR ne doit être utilisé que pour traiter des infections qui sont reconnues pour être causées par une bactérie ou fortement suspectées de l'être.
Patients gériatriques (≥ 65 ans) :
L’innocuité et l’efficacité de QUINSAIR chez les patients de ≥ 65 ans atteints de fibrose kystique n’ont pas été étudiées (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
Patients pédiatriques (< 18 ans) :
L’innocuité et l’efficacité de QUINSAIR chez les patients pédiatriques (< 18 ans) atteints de fibrose kystique n’ont pas encore été établies (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et situations particulières).
CONTRE-INDICATIONS
QUINSAIR est contre-indiqué chez les individus ayant des antécédents d’hypersensibilité à la lévofloxacine, aux agents antimicrobiens quinolones ou à tout autre composant de ce produit. Pour obtenir une liste complète, voir la section FORMES DE POSOLOGIE, COMPOSITION ET CONDITIONNEMENT.
QUINSAIR est également contre-indiqué chez les individus ayant des antécédents de tendinite ou de rupture de tendon associés à l’utilisation d’un membre du groupe des agents antimicrobiens quinolones.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
- Les fluoroquinolones, y compris QUINSAIR, ont été associées à des effets indésirables invalidants et potentiellement persistants qui, pour le moment, comprennent, sans s’y limiter, des tendinites, des ruptures de tendon, des neuropathies périphériques et des effets neuropsychiatriques.
- Il a été démontré que la lévofloxacine allonge l’intervalle QT de l’électrocardiogramme chez certains patients (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles cardiovasculaires).
- Des réactions d’hypersensibilité et/ou anaphylactiques graves ont été rapportées chez des patients recevant une thérapie aux quinolones, dont la lévofloxacine (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles immunitaires).
- Des crises épileptiques peuvent se produire lors d’une thérapie aux quinolones. Il convient de faire preuve d’une extrême prudence lors de l’utilisation de QUINSAIR chez les patients atteints d’un trouble du SNC connu ou suspecté pouvant les prédisposer aux crises épileptiques ou abaisser le seuil de crise (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles neurologiques).
- Les fluoroquinolones, dont la lévofloxacine, peuvent aggraver la faiblesse musculaire des personnes atteintes de myasthénie grave. Évitez QUINSAIR pour les patients présentant des antécédents connus de myasthénie grave (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles musculo-squelettiques).
- Les fluoroquinolones, dont la lévofloxacine, sont associées à un risque accru de tendinite et de rupture de tendon chez les patients de tous âges. Ce risque augmente chez les patients plus âgés, généralement de plus de 60 ans, chez les patients prenant des médicaments corticostéroïdes et chez les patients ayant subi une greffe de rein, de cœur ou de poumon (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles musculo-squelettiques).
- Les données concernant l’utilisation de la lévofloxacine chez les femmes enceintes sont limitées, et la lévofloxacine peut être éliminée dans le lait maternel. Des études non cliniques suggèrent un risque de dommages causés par les fluoroquinolones sur le cartilage portant de l’organisme en croissance. Envisagez une thérapie par inhalation pour remplacer QUINSAIR pendant la grossesse (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
Généralités
QUINSAIR (solution de lévofloxacine pour inhalation) produit une exposition systémique à la lévofloxacine. Ainsi, les mises en garde et précautions associées à l’administration systémique (par voie orale ou intraveineuse) de lévofloxacine ou d’autres fluoroquinolones peuvent concerner les patients recevant QUINSAIR.
QUINSAIR ne doit être administré que par inhalation, et ne doit être utilisé qu’avec le système de nébulisation ZIRELAMD fabriqué par PARI Respiratory Equipment, Inc. Ne pas utiliser d’autres formulations liquides de lévofloxacine dans le système de nébulisation ZIRELAMD : elles n’ont pas été formulées pour une utilisation par inhalation.
QUINSAIR n’est pas destiné à une administration par voie oculaire, orale, intraveineuse, subcutanée, intramusculaire ou intrathécale, et ne doit être utilisé avec aucun autre dispositif.
L’innocuité et l’efficacité de QUINSAIR n’ont pas encore été établies au-delà de trois cycles consécutifs (6 mois) de thérapie (voir POSOLOGIE ET ADMINISTRATION, Considérations posologiques et ESSAIS CLINIQUES).
La prescription de QUINSAIR en l’absence d’infection à Pseudomonas aeruginosa avérée chez les patients atteints de fibrose kystique n’apportera vraisemblablement aucun bénéfice et augmentera le risque de développement de bactéries résistantes au médicament.
L’administration de lévofloxacine a augmenté l’incidence et la gravité de l’ostéochondrite chez des rats et des chiens immatures. D’autres quinolones produisent également des érosions similaires des articulations portantes et d’autres signes d’arthropathie chez les animaux immatures de plusieurs espèces. Par conséquent, la lévofloxacine est à proscrire chez les patients prépubères (voir la Partie II : TOXICOLOGIE).
Bien que la lévofloxacine soit soluble, une hydratation adéquate des patients qui en reçoivent doit être maintenue afin d’éviter la formation d’urine fortement concentrée. Des cas rares de cristallurie ont été observés chez des patients recevant d’autres quinolones associées à de fortes doses et à une urine alcaline. Bien que la cristallurie n’ait pas été observée lors des essais cliniques avec la lévofloxacine, il est recommandé aux patients de rester suffisamment hydratés.
Comme avec tout médicament antimicrobien, une évaluation périodique des fonctions des systèmes organiques, notamment le système rénal, le système hépatique et le système hématopoïétique, est conseillée pendant la thérapie à la lévofloxacine.
L’utilisation de la lévofloxacine avec d’autres médicaments peut entraîner des interactions. En raison de la possibilité d’augmentation dans les tests de coagulation (PT/RNI) et/ou de saignement pour les patients traités à la lévofloxacine en association avec un antagoniste de la vitamine K (par ex. la warfarine), les tests de coagulation doivent être surveillés lorsque ces médicaments sont donnés simultanément (voir INTERACTIONS AVEC D’AUTRES MÉDICAMENTS, Interactions médicamenteuses).
Troubles cardiovasculaires
Prolongation QT
Certaines quinolones, dont la lévofloxacine, ont été associées à une prolongation de l’intervalle QT sur l’électrocardiogramme et à de rares cas d’arythmie. Pendant la surveillance suivant la mise sur le marché, de très rares cas de torsades de pointe ont été rapportés chez les patients prenant de la lévofloxacine administrée systémiquement. Ces signalements concernaient généralement des patients atteints de pathologies concomitantes ou suivant un traitement concomitant pouvant y avoir contribué. Il est possible de réduire le risque d’arythmie en évitant l’utilisation concomitante d’autres médicaments prolongeant l’intervalle QT, notamment les antibiotiques macrolides, les antipsychotiques, les antidépresseurs tricycliques, les agents antiarythmiques de classe IA (par ex. la quinidine, le procaïnamide) ou de classe III (par ex. l’amiodarone, le sotalol) et le cisapride. Les patients âgés peuvent être plus susceptibles aux effets associés aux médicaments sur l’intervalle QT. De plus, l’utilisation de la lévofloxacine en présence de facteurs de risque de torsade de pointe tels que l’hypokaliémie, une bradycardie importante, la cardiomyopathie, chez des patients atteints d’ischémie du myocarde ou de prolongation congénitale de l’intervalle QT doit être évitée (voir INTERACTION AVEC D’AUTRES MÉDICAMENTS, Interactions médicamenteuses).
Anévrisme aortique et dissection aortique
Compte tenu du fait que des études épidémiologiques signalent une augmentation du risque d’anévrisme et de dissection aortique après la prise de fluoroquinolones, particulièrement dans la population plus âgée.
Par conséquent, il ne faut les utiliser qu’après une évaluation soigneuse des avantages et des risques et après avoir évalué les autres possibilités thérapeutiques en présence d’antécédents familiaux d’anévrisme ou de diagnostic d’anévrisme ou de dissection aortique préexistant chez le patient ou en présence d’autres facteurs de risque d’anévrisme et de dissection aortique (par ex. syndrome de Marfan, syndrome vasculaire d’Ehlers-Danlos, artérite de Takayasu, artérite giganto-cellulaire, maladie de Behçet, hypertension ou athérosclérose reconnue).
En cas de douleur abdominale, thoracique ou dorsale aigüe et grave, il est recommandé aux patients de consulter immédiatement un médecin aux urgences.
Troubles endocriniens et du métabolisme
Troubles de la glycémie
Les fluoroquinolones, y compris QUINSAIR, ont été associées à des troubles de la glycémie, tels que de l'hyperglycémie et de l'hypoglycémie symptomatiques, généralement chez des patients diabétiques recevant un traitement concomitant avec un agent hypoglycémique oral (par ex. du glyburide ou du glibenclamide) et/ou de l’insuline. Une surveillance rigoureuse de la glycémie de ces patients est recommandée. DES CAS GRAVES D'HYPOGLYCÉMIE MENANT AU COMA OU AU DÉCÈS ONT ÉTÉ SIGNALÉS. Si une réaction hypoglycémique se produit, cessez immédiatement le traitement avec QUINSAIR et commencez la thérapie adaptée.
Troubles gastro-intestinaux
Maladie associée à Clostridium difficile
Des cas de maladie associée à Clostridium difficile (MACD) ont été rapportés avec l’utilisation de nombreux agents antibactériens, dont la lévofloxacine. La gravité de la maladie peut varier, de la diarrhée bénigne à la colite fatale. Il importe d’envisager ce diagnostic chez les patients qui présentent une diarrhée ou des symptômes de colite, une colite pseudomembraneuse, un mégacôlon toxique ou encore une perforation du côlon, consécutifs à l’administration de tout agent antibactérien. Selon les rapports, la MACD pouvait survenir dans les deux mois suivant l’administration des agents antibactériens.
Un traitement comprenant des agents antibactériens peut altérer la flore normale du côlon et contribuer à la prolifération de Clostridium difficile. C. difficile libère les toxines A et B, qui contribuent au développement de la MACD. Celle-ci peut entraîner une morbidité et une mortalité importantes. Elle peut être réfractaire à la thérapie antimicrobienne.
Lorsqu’un diagnostic de MACD est suspecté ou établi, il faut adopter les mesures thérapeutiques appropriées. En règle générale, l’arrêt du traitement antibactérien ne visant pas Clostridium difficile est suffisant si la MACD est légère. Dans les cas modérés ou graves, il faut envisager d’administrer des liquides et des électrolytes, des suppléments protéiniques et un traitement antibactérien cliniquement efficace contre Clostridium difficile. Une évaluation chirurgicale doit être effectuée selon les indications cliniques, car une intervention chirurgicale peut s’avérer nécessaire dans certains cas graves.
Troubles hématologiques
Patients atteints de déficit en glucose-6-phosphate déhydrogénase
Les patients présentant des déficits latents ou réels en activité de glucose-6-phosphate déhydrogénase peuvent être susceptibles de développer des réactions hémolytiques lors d’un traitement avec des agents antibactériens quinolones. Par conséquent, si QUINSAIR doit être utilisé chez ces patients, l’apparition possible d’hémolyse doit être surveillée.
Troubles hépatiques, biliaires et pancréatiques
On a reçu de très rares rapports d’hépatotoxicité grave après la mise sur le marché (dont l’hépatite aigüe et des événements mortels) pour des patients traités avec de la lévofloxacine administrée systémiquement. Aucun signe d’hépatotoxicité grave associée au médicament n’a été détecté pendant les essais cliniques sur plus de 7 000 patients. Les cas d’hépatotoxicité grave ont généralement eu lieu dans les 14 jours suivant le début d’une thérapie systémique, et la plupart des cas ont eu lieu dans les 6 jours. En général, ils n’étaient pas associés à une hypersensibilité. La majorité des rapports d’hépatotoxicité fatale concerne des patients de plus de 65 ans. La plupart n’étaient pas associés à une hypersensibilité. La prise de QUINSAIR doit être interrompue immédiatement si le patient développe des signes et des symptômes d’hépatite (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles immunitaires et EFFETS INDÉSIRABLES).
Troubles immunitaires
Hypersensibilité
Des réactions d’hypersensibilité et/ou anaphylactiques graves et occasionnellement fatales ont été rapportées chez des patients recevant une thérapie systémique avec des quinolones, dont la lévofloxacine. Ces réactions avaient souvent lieu après la première dose. Certaines réactions s’accompagnaient de collapsus cardiovasculaire, d’hypotension/choc, de crise épileptique, de perte de conscience, de sensation de fourmillement, d’œdème de Quincke (avec œdème/gonflement lingual, laryngé, de la gorge ou facial), une obstruction des voies respiratoires (dont les bronchospasmes, un essoufflement et une détresse respiratoire aigüe), d’une dyspnée, d’urticaire, de démangeaisons et d’autres réactions cutanées graves. Le traitement à la lévofloxacine doit être arrêté immédiatement dès la première apparition d’irritation cutanée ou de tout autre signe d’hypersensibilité. Les réactions d’hypersensibilité aigüe graves peuvent exiger un traitement à l’épinéphrine et d’autres mesures de réanimation, notamment un apport d’oxygène, des fluides intraveineux, des antihistaminiques, des corticostéroïdes, des agents augmentant la pression sanguine, des amines et la gestion des voies respiratoires, selon les indications cliniques.
Des événements rares graves et parfois mortels, certains étant dus à l’hypersensibilité et d’autres à une étiologie inconnue, ont été rapportés chez des patients recevant une thérapie systémique avec des quinolones, dont la lévofloxacine. Ces événements peuvent être graves et surviennent généralement après l’administration de plusieurs doses. Les manifestations cliniques peuvent comprendre un ou plusieurs des éléments suivants : fièvre, irritation ou réactions dermatologiques graves (par ex. syndrome de Lyell, syndrome de Stevens-Johnson), vascularite, arthralgie, myalgie, maladie sérique, pneumonite allergique, néphrite interstitielle, insuffisance rénale aigüe, hépatite, y compris hépatite aigüe, jaunisse, nécrose ou insuffisance hépatique aigüe, anémie, y compris anémie hémolytique et aplastique, thrompocytopénie, y compris purpura trombopénique thrombotique, leucopénie, agranulocytose, pancytopénie et/ou d’autres anomalies hématologiques. L’administration de QUINSAIR doit être immédiatement interrompue dès la première apparition d’éruption cutanée ou de tout autre signe d’hypersensibilité, et des mesures de soutien doivent être mises en place.
Troubles musculo-squelettiques
Tendinite
Des effets musculo-squelettiques (dont la tendinite) ont été rapportés chez des patients atteints de fibrose kystique recevant QUINSAIR comme effets indésirables pendant les essais cliniques (voir EFFETS INDÉSIRABLES).
La rupture des tendons de l’épaule, de la main et d’Achille nécessitant une réparation chirurgicale ou entraînant une invalidité prolongée a été rapportée chez des patients recevant des quinolones, dont la lévofloxacine. La prise de QUINSAIR doit être abandonnée si le patient éprouve de la douleur, une inflammation ou la rupture d’un tendon. Les patients doivent se reposer et ne pas faire d’exercice physique jusqu’à ce que le diagnostic d’une tendinite ou d’une rupture des tendons soit définitivement écarté. Le risque d’apparition d’une tendinite et d’une rupture des tendons associées à la fluoroquinolone augmente chez les patients plus âgés, généralement de plus de 60 ans, chez les patients prenant des corticostéroïdes et chez les patients ayant subi une greffe de rein, de cœur ou de poumon. Les facteurs, en plus de l’âge et de l’utilisation de corticostéroïdes, qui peuvent augmenter indépendamment le risque de rupture des tendons comprennent l’activité physique intense, le dysfonctionnement rénal et les antécédents de troubles des tendons tels que l’arthrite rhumatoïde. La tendinite et la rupture d’un tendon se sont également produites chez des patients prenant des fluoroquinolones ne présentant pas les facteurs de risque ci-dessus. La rupture d’un tendon peut se produire pendant ou après l’achèvement de la thérapie; des cas ayant eu lieu jusqu’à plusieurs mois après la fin du traitement ont été rapportés. La prise de QUINSAIR doit être abandonnée si le patient éprouve de la douleur, un gonflement, une inflammation ou la rupture d’un tendon. Il faut conseiller aux patients de se reposer dès le premier signe de tendinite ou de rupture d’un tendon, et de contacter leur prestataire de soins médicaux pour passer à un médicament antimicrobien autre que les quinolones (voir EFFETS INDÉSIRABLES).
QUINSAIR ne doit pas être utilisé chez les patients ayant des antécédents de maladie ou de trouble des tendons liés à un traitement aux quinolones (voir CONTRE-INDICATIONS).
Myasthénie grave
Les fluoroquinolones ont une activité de blocage neuromusculaire et peuvent aggraver la faiblesse musculaire des personnes atteintes de myasthénie grave. Des événements indésirables graves survenus après la mise sur le marché, dont des décès et la nécessité d’une assistance respiratoire, ont été associés à l’utilisation de fluoroquinolones (dont la lévofloxacine) chez les personnes atteintes de myasthénie grave. Évitez QUINSAIR pour les patients ayant des antécédents connus de myasthénie grave.
Troubles neurologiques
Effets sur le système nerveux central
Effets psychiatriques indésirables
Les fluoroquinolones, y compris QUINSAIR, ont été associées à une augmentation des risques d'effets psychiatriques indésirables, tels que : psychoses toxiques, hallucinations ou paranoïa; dépression ou pensées suicidaires; anxiété, agitation, inquiétude ou nervosité; confusion, délire, désorientation ou troubles de l'attention; insomnie ou cauchemars; troubles de la mémoire. Des cas de suicide ou de tentative de suicide ont été signalés, en particulier chez des patients ayant un historique médical de dépression ou un facteur de risque sous-jacent de dépression. Ces réactions peuvent survenir après la première dose. Si ces réactions surviennent chez des patients recevant QUINSAIRMD, la prise de QUINSAIR doit être interrompue et des mesures adaptées doivent être mises en place.
Effets indésirables sur le système nerveux central
Les fluroquinolones, y compris QUINSAIR, ont été associées à une augmentation du risque de crises épileptiques (convulsions), à une augmentation de la pression intracrânienne (y compris des méningites sérieuses), à des tremblements et à de la faiblesse. Comme c'est le cas d'autres fluoroquinolones, QUINSAIRMD doit être utilisé avec prudence chez les patients atteints de troubles du système nerveux central (SNC) connus ou suspectés pouvant les prédisposer à des crises épileptiques ou abaisser le seuil critique (par ex. artériosclérose cérébrale grave), ou en présence d’autres facteurs de risque pouvant les prédisposer à des crises épileptiques ou abaisser le seuil critique (par ex. certaines thérapies médicamenteuses, dysfonctionnement rénal). Si ces réactions surviennent chez des patients recevant QUINSAIRMD, la prise de QUINSAIR doit être interrompue immédiatement et des mesures adaptées doivent être mises en place.
Neuropathie périphérique
Des cas de neuropathie périphérique ont été rapportés chez des patients atteints de fibrose kystique recevant QUINSAIR pendant les essais cliniques.
De rares cas de polyneuropathie axonale sensitive ou sensitivomotrice atteignant les petits et/ou les grands axones et entraînant des paresthésies, des hypoesthésies, des dysesthésies et des faiblesses ont été rapportés chez des patients recevant des quinolones, dont la lévofloxacine. Les symptômes peuvent commencer peu après le début du traitement et être irréversibles. La prise de QUINSAIR doit être arrêtée immédiatement si le patient éprouve des symptômes de neuropathie, notamment des douleurs, des sensations de brûlure, de fourmillement, un engourdissement et/ou une faiblesse, ou toute autre modification des sensations, notamment le toucher léger, la douleur, la température, le sens de la position et la sensation des vibrations afin d’éviter le développement d’une affection irréversible (voir EFFETS INDÉSIRABLES).
Troubles ophtalmologiques
Si la vision est perturbée ou si le patient ressent des effets sur les yeux, il faut consulter immédiatement un ophtalmologue (voir EFFETS INDÉSIRABLES).
Troubles rénaux
Les doses de QUINSAIR n’ont pas besoin d’être ajustées pour les patients présentant une insuffisance rénale de légère à modérée (clairance de la créatinine estimée à ≥ 20 mL/min au moyen de la formule de Cockcroft-Gault). L’utilisation de QUINSAIR n’est pas recommandée pour les patients présentant une atteinte rénale grave (clairance de la créatinine < 20 mL/min) (voir POSOLOGIE ET ADMINISTRATION, Posologie des populations particulières et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et situations particulières).
L’innocuité et l’efficacité de la lévofloxacine chez les patients dont la fonction rénale est diminuée n’ont pas été étudiées. Puisque l’excrétion de la lévofloxacine se fait essentiellement par les reins, les risques d’effets secondaires associés à la lévofloxacine sont plus élevés chez les patients présentant une fonction rénale diminuée. Les effets potentiels de la lévofloxacine associée à une augmentation possible des niveaux de sérum/tissu chez les patients présentant une fonction rénale diminuée, tels que les effets sur l’intervalle QTc, n’ont pas été étudiés. Une observation clinique minutieuse et des études appropriées en laboratoire doivent être menées avant et pendant la thérapie, car l’élimination de la lévofloxacine peut être réduite. Les patients âgés étant plus susceptibles de présenter une fonction rénale diminuée, il peut être utile de surveiller leur fonction rénale. Comme pour l’utilisation systémique de la lévofloxacine, il faut administrer QUINSAIR avec prudence en présence d’insuffisance rénale.
Troubles respiratoires
Bronchospasme
Le bronchospasme est une complication associée aux thérapies par inhalation, dont QUINSAIR (voir EFFETS INDÉSIRABLES). Le bronchospasme doit être traité de la manière qui convient du point de vue médical.
S’il est aigu, le bronchospasme symptomatique survient après l’administration de QUINSAIR, et les patients peuvent être soulagés par l’utilisation d’un bronchodilatateur à courte durée inhalé avant les doses suivantes (voir POSOLOGIE ET ADMINISTRATION). En présence de signes de bronchospasme induit par la thérapie, le médecin doit évaluer soigneusement si les bénéfices de l’utilisation de QUINSAIR l’emportent sur les risques pour le patient. Si une réaction allergique est suspectée, la prise de QUINSAIR doit être arrêtée.
Toux
La toux peut survenir avec l’utilisation des médicaments inhalés et a été rapportée avec l’utilisation de QUINSAIR lors des essais cliniques (voir EFFETS INDÉSIRABLES).
S’il semble que la toux est induite par la thérapie continue avec QUINSAIR, le médecin doit envisager l’utilisation d’autres options thérapeutiques.
Hémoptysie
L’hémoptysie peut survenir avec l’utilisation des médicaments inhalés et a été rapportée avec l’utilisation de QUINSAIR lors des essais cliniques (voir EFFETS INDÉSIRABLES).
L’administration de QUINSAIR à des patients présentant une hémoptysie importante sur le plan clinique ne doit être entreprise ou poursuivie que si l’on considère que les bénéfices du traitement l’emportent sur les risques d’entraîner de nouvelles hémorragies.
Sensibilité et résistance
Développement de bactéries résistantes au médicament
Il est improbable que la prescription de QUINSAIR en l’absence d’infection bactérienne prouvée ou fortement soupçonnée soit bénéfique pour le patient, qui risquerait de développer des bactéries résistantes au médicament.
Possibilité de prolifération microbienne
Le traitement avec des agents antibactériens peut causer des surinfections fongiques ou bactériennes, y compris à la Clostridium difficile (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles gastrointestinaux et MICROBIOLOGIE).
Peau
Phototoxicité
Des réactions de phototoxicité modérées à graves ont été observées chez des patients exposés à la lumière directe du soleil ou à une lumière ultraviolette (UV) pendant qu’ils recevaient des médicaments de cette classe. L’exposition excessive à la lumière du soleil ou aux rayons UV doit être évitée. La thérapie doit être interrompue si des réactions de phototoxicité (par ex. éruption cutanée) apparaissent.
Populations particulières
L’innocuité et l’efficacité de la lévofloxacine chez les enfants (moins de 18 ans), les femmes enceintes et les mères allaitantes n’ont pas été établies.
Femmes enceintes : l’utilisation de la lévofloxacineadministrée par inhalation chez les femmes enceintes n’a pas été étudiée. Aucune étude spécifique et contrôlée sur la lévofloxacine administrée systémiquement n’a été menée chez les femmes enceintes.
En l’absence de données recueillies auprès d’humains et compte tenu du fait que des études non cliniques suggèrent un risque de dommages par les fluoroquinolones sur le cartilage portant de l’organisme en croissance, QUINSAIR ne doit pas être utilisé pendant la grossesse à moins que les bénéfices potentiels pour la mère l’emportent clairement sur les risques pour le fœtus. Pour les patientes utilisant QUINSAIR pendant la grossesse ou qui tombent enceintes pendant qu’elles prennent QUINSAIR, il faut évaluer le risque pour le fœtus (voir la Partie II : TOXICOLOGIE).
Femmes allaitantes : les informations sur l’excrétion de lévofloxacine dans le lait humain sont insuffisantes; en revanche, d’autres fluoroquinolones sont excrétées dans le lait maternel.
En l’absence de données recueillies auprès d’humains et compte tenu du fait que des études non cliniques suggèrent un risque de dommages par les fluoroquinolones sur le cartilage portant de l’organisme en croissance, la décision d’arrêter l’allaitement ou le traitement avec QUINSAIR doit tenir compte de l’importance du médicament pour la mère et du risque pour l’enfant allaité (voir la Partie II : TOXICOLOGIE).
Patients pédiatriques (< 18 ans) : L’innocuité et l’efficacité de QUINSAIR chez les patients pédiatriques âgés de moins de 18 ans n’ont pas encore été établies. Dans les essais cliniques, 51 adolescents atteints de fibrose kystique (de ≥ 12 à < 18 ans) ont reçu QUINSAIR 240 mg deux fois par jour. Deux cas d’arthralgie ont été observés lors des études cliniques avec QUINSAIR et les données d’innocuité à long terme, qui seraient particulièrement pertinentes compte tenu des effets sur le cartilage observés sur les animaux, sont absentes. Par conséquent, QUINSAIR n’est pas recommandé sur les patients de moins de 18 ans.
La lévofloxacine n’est pas indiquée pour le traitement des patients âgés de moins de 18 ans. Les quinolones, dont la lévofloxacine, provoquent de l’arthropathie chez les spécimens juvéniles de plusieurs espèces animales (voir la Partie II : TOXICOLOGIE). L’incidence des troubles musculo-squelettiques définis par un protocole dans une étude de surveillance prospective à long terme était plus élevée chez les enfants traités pendant approximativement dix jours avec de la lévofloxacine administrée systémiquement que chez les enfants traités avec des antibiotiques autres que des fluoroquinolones pendant approximativement dix jours.
Patients gériatriques (≥ 65 ans) : L’innocuité et l’efficacité de QUINSAIR chez les patients de 65 ans et plus atteints de fibrose kystique n’ont pas été étudiées (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles cardiovasculaires, Troubles endocriniens et du métabolisme, Troubles hépatiques/biliaires/pancréatiques, Troubles musculo-squelettiques et Troubles rénaux et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et situations particulières).
Effets sur l’aptitude à conduire des véhicules et à utiliser des machines : certains effets indésirables (par ex. fatigue, asthénie, troubles visuels, étourdissements) peuvent altérer la capacité d’un patient à se concentrer et à réagir. Par conséquent, les patients doivent savoir comment ils réagissent à QUINSAIR avant de conduire un véhicule automobile, d’utiliser une machine ou d’entreprendre d’autres activités exigeant une vigilance mentale et une bonne coordination. Il faut conseiller aux patients chez qui ces facultés sont altérées de ne pas conduire ni utiliser de machines (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles ophtalmologiques et EFFETS INDÉSIRABLES).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
L’innocuité de la dose recommandée de QUINSAIR a été évaluée chez 472 patients atteints de fibrose kystique lors d’une étude ouverte à contrôle par comparateur actif avec une extension facultative non contrôlée et de deux essais en double aveugle, en cycle unique, avec contrôle contre placebo.
Les effets indésirables signalés le plus souvent (considérés comme étant liés à QUINSAIR par le médecin investigateur) étaient la dysgueusie (31 %), la toux/toux productive (10 %) et l’augmentation des expectorations (5 %).
L’administration par inhalation de plusieurs doses de QUINSAIR 240 mg deux fois par jour entraîne une exposition systémique à la lévofloxacine inférieure d’environ 50 % à celle observée après l’administration systémique de 500 mg de lévofloxacine ou à peu près égale à celle observée après l’administration orale de 250 mg de lévofloxacine (dose minimale recommandée). Par conséquent, les effets indésirables dont on sait qu’ils sont associés à l’administration systémique de la lévofloxacine sont présentés dans le Tableau2.
Effets indésirables du médicament lors des essais cliniques
Les essais cliniques étant menés dans des conditions très précises, il est possible que les taux d’effets indésirables observés dans ces essais cliniques ne reflètent pas les taux observés dans la pratique. Ils ne doivent pas être comparés aux taux des essais cliniques d’un autre médicament. Les informations sur les effets indésirables du médicament obtenues lors des essais cliniques sont utiles pour identifier les effets indésirables liés au médicament et pour évaluer les taux.
Les données décrites ci-dessous reflètent l’exposition à QUINSAIR chez 472 patients atteints de fibrose kystique dans une étude ouverte à contrôle par comparateur actif (phase principale de l’étude 209, 3 cycles de traitement) avec 182 patients exposés à QUINSAIR, une extension facultative ouverte non contrôlée (phase d’extension de l’étude 209, jusqu’à trois cycles supplémentaires) avec 88 patients exposés à QUINSAIR (dont 32 étaient des nouveaux patients exposés à QUINSAIR) et dans deux essais en double aveugle, en cycle unique, avec contrôle contre placebo : étude 204 et étude 207. Dans ces études, 39 et 219 patients, respectivement, ont reçu QUINSAIR 240 mg deux fois par jour.
Les effets indésirables du médicament QUINSAIR (considérés comme étant liés à QUINSAIR par le médecin investigateur) sont présentés conformément à la classification d’organes du système MedDRA.
Tableau 1 Effets indésirables se produisant chez ≥ 1 % des patients traités avec
QUINSAIR 240 mg deux fois par jour dans le cadre d’une thérapie en un seul recours dans des essais en double aveugle (études 204 et 207) et d’une thérapie à plusieurs recours dans l’essai ouvert contrôlé par un comparateur actif (phase principale de l’étude 209) et sa phase d’extension ouverte non contrôlée (phase d’extension de l’étude 209).
Classe d’organe du système primaire MedDRA/ Effets indésirables | Placebo n=147 (%) | QUINSAIR 240 mg BID n=472 (%) | Comparateur n=90 (%) |
| Troubles gastro-intestinaux | |||
| Nausées | 1 (0,7 %) | 13 (2,8 %) | 0 (0,0 %) |
| Vomissements | 0 (0,0 %) | 6 (1,3 %) | 0 (0,0 %) |
| Troubles généraux et anomalies au site d’administration | |||
| Progression de la maladie | 3 (2,0 %) | 9 (1,9 %) | 3 (3,3 %) |
| Fatigue/asthénie | 1 (0,7 %) | 8 (1,7 %) | 1 (1,1 %) |
| Douleurs au niveau de la poitrine | 1 (0,7 %) | 8 (1,7 %) | 0 (0,0 %) |
| Recherches | |||
| Réduction du volume expiratoire maximum par seconde | 0 (0,0 %) | 5 (1,1 %) | 0 (0,0 %) |
| Troubles musculo-squelettiques et du tissu conjonctif | |||
| Arthralgie | 2 (1,4 %) | 6 (1,3 %) | 0 (0,0 %) |
| Troubles du système nerveux | |||
| Dysgueusie | 1 (0,7 %) | 147 (31,1 %) | 0 (0,0 %) |
| Maux de tête | 0 (0,0 %) | 6 (1,3 %) | 0 (0,0 %) |
| Troubles respiratoires, thoraciques et médiastinaux | |||
| Toux/toux productive | 8 (5,4 %) | 46 (9,7 %) | 6 (6,7 %) |
| Augmentation des expectorations | 6 (4,1 %) | 23 (4,9 %) | 3 (3,3 %) |
| Hémoptysie | 2 (1,4 %) | 14 (3,0 %) | 0 (0,0 %) |
| Augmentation de la viscosité des sécrétions bronchiques | 2 (1,4 %) | 11 (2,3 %) | 2 (2,2 %) |
| Congestion des voies respiratoires | 1 (0,7 %) | 10 (2,1 %) | 2 (2,2 %) |
| Dyspnée/dyspnée à l’effort | 0 (0,0 %) | 6 (1,3 %) | 0 (0,0 %) |
| Hypersécrétion des sinus paranasaux | 0 (0,0 %) | 6 (1,3 %) | 0 (0,0 %) |
Effets indésirables du médicament moins fréquents pendant les essais cliniques (< 1 %)
Les effets indésirables moins fréquents du médicament (considérés comme étant liés à QUINSAIR par le médecin investigateur) s’étant produits pendant les trois essais contrôlés (études 204, 207 et phase principale de l’étude 209) et la phase d’extension non contrôlée (phase d’extension de l’étude 209) avec QUINSAIR chez les patients atteints de fibrose kystique étaient1 :
Troubles de la vue : vision floue.
Troubles gastro-intestinaux : haut-le-cœur, diarrhée, douleur abdominale supérieure, reflux gastro-œsophagien, dysphagie, inconfort buccal.
Troubles généraux et troubles au site d’administration : diminution de la tolérance à l’effort, pyrexie, douleur thoracique, maladie grippale, sensation de chaleur, sensation de nervosité.
Infections et infestations : infection mycosique vulvovaginale, infection des voies respiratoires inférieures, infection fongique des voies orales, naso-pharyngite, muguet buccal.
Lésions, empoisonnement et complications des procédures : tension musculaire, entorse articulaire, coups de soleil.
Recherches : élévation de l’alanine aminotransférase, perte de poids, augmentation de la créatinine dans le sang, élévation du sérum glutamo-oxalacétique transaminase, diminution de la fonction pulmonaire, anomalie de l’axe QRS, test de fonction hépatique anormal.
Troubles du métabolisme et de la nutrition : augmentation de l’appétit, diminution de l’appétit.
Troubles musculo-squelettiques et du tissu conjonctif : tendinite, arthropathie, raideurs articulaires, costo-chondrite, fatigue musculaire, douleurs aux extrémités, fasciite plantaire. Troubles du système nerveux : étourdissements, céphalée provoquée par une congestion des sinus, migraine, algie vasculaire de la face, vision tubulaire, aphonie, névralgie.
Troubles du rein et des voies urinaires : chromaturie.
1 Cela ne comprend que ceux rapportés à une incidence supérieure à celle du placebo.
| Décoloration des expectorations | 1 (0,7 %) | 5 (1,1 %) | 0 (0,0 %) |
| Dysphonie | 1 (0,7 %) | 5 (1,1 %) | 0 (0,0 %) |
| Troubles de la peau et du tissu sous-cutané | |||
| Éruption cutanée | 0 (0,0 %) | 5 (1,1 %) | 1 (1,1 %) |
BID = deux fois par jour; les effets indésirables indiqués dans ce tableau sont basés sur la détermination de relation de l’investigateur.
Troubles respiratoires, thoraciques et médiastinaux : douleur oropharyngée, dyspnée à l’effort, dyspnée, râle discontinu, congestion nasale, maladie obstructive des voies respiratoires, sifflement, érythème pharyngé, épistaxis, trouble de la muqueuse nasale, rhinorrhée, augmentation des sécrétions des voies respiratoires supérieures, éternuement, irritation de la gorge, bronchospasme.
Troubles de la peau et des tissus sous-cutanés : sensation de brûlure de la peau, cloques, prurit.
Si elle est aigüe, la bronchoconstriction symptomatique survient après l’administration de QUINSAIR, et les patients peuvent tirer bénéfice de l’utilisation d’un bronchodilatateur à courte durée inhalé avant les doses suivantes de QUINSAIR (voir POSOLOGIE ET ADMINISTRATION).
Effets indésirables de relation incertaine avec QUINSAIR
Les effets indésirables de relation incertaine avec QUINSAIR mais dont on sait qu’ils sont associés à l’administration systémique de la lévofloxacine et/ou qu’ils sont vraisemblablement associés à QUINSAIR et qui ont été rapportés plus souvent qu’avec le placebo lors des études cliniques sont indiqués ci-dessous :
- Troubles des systèmes sanguin et lymphatique : anémie, neutropénie
- Troubles cardiaques : tachycardie
- Troubles de l’oreille et du conduit auditif : acouphène, perte d’audition
- Troubles de la vue : troubles visuels
- Troubles gastro-intestinaux : douleur abdominale, constipation, dyspepsie, flatulence
- Troubles hépatobiliaires : hépatite, hyperbilirubinémie
- Troubles du système immunitaire : hypersensibilité
- Recherches : diminution de la glycémie, augmentation de la glycémie, bruits respiratoires anormaux, augmentation de phosphatase alcaline sanguine, prolongation du QT de l’électrocardiogramme, augmentation de la numération des éosinophiles, diminution de la numération des plaquettes
- Troubles du métabolisme et de la nutrition : anorexie
- Troubles musculo-squelettiques et du tissu conjonctif : myalgie
- Troubles du système nerveux : hyposmie, somnolence
- Troubles psychiatriques : insomnie, anxiété, dépression
- Troubles du rein et des voies urinaires : insuffisance rénale aigüe
- Troubles respiratoires, thoraciques et médiastinaux : hyperréactivité bronchique
- Troubles de la peau et des tissus sous-cutanés : urticaire
Effets indésirables supplémentaires du médicament lors des essais cliniques et après la mise sur le marché avec l’administration systémique de lévofloxacine
Les effets indésirables supplémentaires fréquents (caractérisés comme étant probablement liés au traitement médicamenteux) se produisant chez ≥ 1 % des patients et les effets indésirables supplémentaires moins fréquents se produisant chez de 0,1 à < 1 % des patients traités avec de la lévofloxacine systémique sont indiqués dans le Tableau 2. De plus, les effets indésirables supplémentaires ayant été identifiés pendant l’utilisation après l’autorisation de la lévofloxacine systémique sont présentés dans le Tableau 2. Cependant, ces effets sont rapportés volontairement par une population d’une taille incertaine, ce qui signifie que l’estimation fiable de leur fréquence ou l’établissement d’une relation de cause à effet avec l’exposition au médicament n’est pas toujours possible.
Tableau 2 Effets indésirables supplémentaires rapportés lors des essais cliniques et après la mise sur le marché avec la lévofloxacine systémique
Effets indésirables supplémentaires rapportés lors des essais cliniques Lévofloxacine par voie orale n=7537 | Effets indésirables supplémentaires rapportés après la mise sur le marché Lévofloxacine par voie orale/intraveineuse |
| Troubles hématologiques et du système lymphatique | |
| Moins fréquents : thrombocytopénie, granulocytopénie | Pancytopénie, anémie aplasique, leucopénie, anémie hémolytique, thrombocytopénie dont purpura thrombocytopénique thrombotique, agranulocytose |
| Troubles cardiaques | |
| Moins fréquents : arrêt cardiaque, palpitations, tachycardie ventriculaire, arythmie ventriculaire | Rapports isolés de torsades de pointe |
| Troubles de la vue | |
| Uvéite, diminution de l’acuité visuelle, scotome | |
| Troubles de l’oreille et du conduit auditif | |
| Hypoacousie | |
| Troubles gastro-intestinaux | |
| Moins fréquents : gastrite, stomatite pancréatite, œsophagite, gastro-entérite glossite, colite C. difficile/pseudomembraneuse | |
| Troubles généraux et anomalies au site d’administration | |
| Fréquents : œdèmes | Défaillance de plusieurs organes |
| Troubles hépatobiliaires | |
| Insuffisance hépatique (dont des cas mortels), jaunisse, nécrose hépatique | |
| Troubles du système immunitaire | |
| Moins fréquents : réaction allergique | réactions d’hypersensibilité parfois fatales, dont : réactions anaphylactiques/anaphylactoïdes, choc anaphylactique, œdème angioneurotique, maladie sérique |
| Recherches | |
| Prolongation du taux de prothrombine, prolongation du rapport normalisé international (RIN), augmentation des enzymes musculaires (CPK) | |
| Troubles du métabolisme et de la nutrition | |
| Moins fréquents : hyperglycémie, hypoglycémie, hyperkaliémie | |
| Troubles musculo-squelettiques et du tissu conjonctif | |
| Moins fréquents : douleur squelettique | Rupture des tendons, lésions musculaires (dont la rupture), rhabdomyolyse, myosite |
| Troubles du système nerveux | |
| Moins fréquents : tremblement, convulsions, paresthésie, vertige, hypertonie, hyperkinésie, démarche anormale, syncope | Anosmie, agueusie, parosmie, neuropathie périphérique (peut être irréversible), rapports isolés d’encéphalopathie, EEG anormal, exacerbation de la myasthénie grave, amnésie, méningite sérieuse |
| Troubles psychiatriques | |
| Fréquents : insomniea | Psychose, paranoïa, rapports isolés de tentatives de suicide et d’idées suicidaires |
Effets indésirables supplémentaires rapportés lors des essais cliniques Lévofloxacine par voie orale n=7537 | Effets indésirables supplémentaires rapportés après la mise sur le marché Lévofloxacine par voie orale/intraveineuse |
| Moins fréquents : agitation, confusion, hallucination, cauchemarsa, troubles du sommeila, rêves anormauxa | |
| Troubles du rein et des voies urinaires | |
| Moins fréquents : fonction rénale anormale | Néphrite interstitielle, néphrose, glomérulonéphrite |
| Troubles respiratoires, thoraciques et médiastinaux | |
| Rapports isolés de pneumonie allergique, de pneumonie interstitielle, d’œdème laryngé, d’apnée | |
| Troubles de la peau et du tissu sous-cutané | |
| Rares : éruption maculo-papuleuse | Éruptions bulleuses comprenant : syndrome de Stevens-Johnson, syndrome de Lyell, érythème polymorphe, photosensibilité/réaction de phototoxicité, vascularite leucocytoclasique |
| Troubles du système reproductif et des seins | |
| Fréquents : vaginiteb | |
| Troubles vasculaires | |
| Moins fréquents : phlébite | Vasodilatation, vascularite, CIVD |
| aN=7274; bN=3758 (femmes). Fréquent = > 1 %; moins fréquent = 0,1 à < 1 %; rare = < 0,1 % | |
Lors des essais cliniques utilisant une thérapie à plusieurs doses, des anomalies ophtalmologiques, notamment des cataractes et des opacités cristalliniennes ponctuées multiples, ont été remarquées chez des patients prenant d’autres quinolones. La relation des médicaments avec ces événements n’est pas établie présentement.
Des cas de crystallurie et de cylindrurie ont également été rapportés avec d’autres quinolones utilisées systémiquement.
Anomalies dans les résultats hématologiques et biologiques
Les incidences de valeurs de laboratoire potentiellement importantes sur le plan clinique dans les études apparaissaient généralement de manière comparable entre les patients traités avec QUINSAIR et ceux traités avec les comparateurs actifs ou le placebo.
INTERACTIONS AVEC D’AUTRES MÉDICAMENTS
Vue d’ensemble
Aucune étude d’interaction spécifique n’a été menée avec QUINSAIR.
La lévofloxacine est peu métabolisée chez les humains et est principalement excrétée sous la forme du médicament inchangé dans l’urine. Le système P450 n’est pas impliqué dans le métabolisme de la lévofloxacine et n’est pas touché par la lévofloxacine. Il est peu probable que la lévofloxacine modifie la pharmacocinétique des médicaments métabolisés par ces enzymes. Des perturbations de la glycémie ont été rapportées chez des patients traités de manière concomitante avec de la lévofloxacine et un agent antidiabétique. Par conséquent, un suivi attentif de la glycémie est recommandé lorsque ces agents sont administrés simultanément (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles endocriniens et du métabolisme, Perturbations de la glycémie). Comme avec toutes les autres quinolones, la prise de fer et de certains antiacides par voie orale peut réduire considérablement la biodisponibilité de la lévofloxacine prise par voie orale.
Interactions médicamenteuses
Aucune étude d’interaction médicamenteuse spécifique n’a été menée avec QUINSAIR. Lors des études cliniques, les patients recevant QUINSAIR utilisaient simultanément de la dornase alfa, des agonistes des adrénorécepteurs ß2 sélectifs par inhalation, des corticostéroïdes par inhalation, une solution saline par inhalation ou de l’azithromycine par inhalation.
Effet d’autres produits thérapeutiques sur la lévofloxacine
Théophylline, fenbufène ou autres médicaments similaires anti-inflammatoires non stéroïdiens Aucune étude clinique n’a mis en évidence d’interaction pharmacocinétique de la lévofloxacine la théophylline. Cependant, une diminution prononcée du seuil de crise cérébrale peut se produire lorsque des quinolones sont données simultanément avec de la théophylline, des médicaments anti-inflammatoires non stéroïdiens ou d’autres substances qui diminuent le seuil de crise. Les concentrations de lévofloxacine suivant l’administration orale étaient supérieures d’environ 13 % en présence de fenbufène que lorsqu’elle était administrée seule.
Probénécide et cimétidine
La clairance rénale de la lévofloxacine a été réduite par la cimétidine (24 %) et le probénécide (34 %). Cela s’explique par le fait que les deux substances actives peuvent bloquer la sécrétion tubulaire rénale de lévofloxacine. Cependant, aux doses testées lors de l’étude, il est peu probable que les différences cinétiques d’importance statistique soient pertinentes sur le plan clinique. Il faut faire preuve de prudence lorsque QUINSAIR est administré simultanément avec des substances actives qui affectent la sécrétion tubulaire rénale telles que le probénécide et la cimétidine, en particulier pour les patients dont la fonction rénale est diminuée.
Autres renseignements pertinents
Les études pharmacologiques cliniques ont montré que la pharmacocinétique de la lévofloxacine n’est pas affectée de manière cliniquement significative lorsqu’elle est administrée avec les substances actives suivantes : carbonate de calcium, digoxine, glibenclamide et ranitidine.
Effet de la lévofloxacine sur d’autres produits thérapeutiques
Substrats du CYP1A2
Dans une étude d’interaction pharmacocinétique, la lévofloxacine n’a pas affecté la pharmacocinétique de la théophylline (un substrat test pour le CYP1A2), ce qui indique que la lévofloxacine n’est pas un inhibiteur du CYP1A2.
Substrats du CYP2C9
Une étude in vitro a indiqué un faible potentiel d’interaction entre la lévofloxacine et les substrats du CYP2C9.
Interactions causées par les effets sur les transporteurs
Des études in vitro ont montré un faible niveau d’inhibition des transporteurs principaux associés à la disposition médicamenteuse dans le rein (polypeptide transporteur d’anions organiques 1B1 [OATP1B1], OATP1B3, transporteur d’anions 1 [OAT1], OAT3 et transporteur de cations organiques 2[OCT2]) à des expositions consécutives à l’inhalation de 240 mg de lévofloxacine deux fois par jour.
De plus, les données cliniques ne suggèrent pas d’interaction avec les substrats de la glycoprotéine P (P-gp) tels que la digoxine.
Cyclosporine
La demi-vie de la cyclosporine a augmenté de 33 % lorsqu’elle a été administrée simultanément avec de la lévofloxacine.
Antagonistes à la vitamine K
Une augmentation des résultats des tests de coagulation (PT/RNI) et/ou des saignements, pouvant être graves, ont été rapportés chez des patients traités par la lévofloxacine en association avec un antagoniste à la vitamine K (par ex. la warfarine). Les tests de coagulation doivent donc être surveillés pour les patients traités avec des antagonistes à la vitamine K.
Substances actives connues pour prolonger l’intervalle QT
La lévofloxacine, comme les autres fluoroquinolones, doit être utilisée avec prudence chez les patients recevant des substances actives connues pour prolonger l’intervalle QT (par ex. antiarythmiques de classe IA et III, antidépresseurs tricycliques, macrolides, antipsychotiques).
Interactions entre le médicament et les aliments
QUINSAIR peut être pris au moment des repas ou en dehors des repas.
Interactions entre le médicament et les plantes
Les interactions avec les produits à base d’herbes médicinales n’ont pas été établies.
Interactions entre le médicament et les résultats en laboratoire
Certaines quinolones, dont la lévofloxacine, peuvent donner de faux résultats positifs lors du dépistage d’opiacés dans l’urine avec les trousses d’immunoanalyse vendues dans le commerce. La confirmation des dépistages d’opiacés positifs par des méthodes plus précises peut être nécessaire.
La lévofloxacine peut inhiber la croissance de Mycobacterium tuberculosis et, par conséquent, donner de faux résultats négatifs lors du diagnostic bactériologique de la tuberculose.
Interactions entre le médicament et le mode de vie
Les interactions avec le mode de vie n’ont pas été établies.
POSOLOGIE ET MODE D’ADMINISTRATION
QUINSAIR est destiné à être utilisé par inhalation uniquement.
QUINSAIR est administré par inhalation pendant une durée de cinq minutes à l’aide d’un nébuliseur ZIRELAMD spécifique à QUINSAIR (comprenant une tête aérosol ZIRELAMD) fourni dans le paquet, branché à un contrôleur eBase ou à une unité de contrôle eFlow rapid. QUINSAIR ne doit pas être utilisé avec un autre type de nébuliseur ou de tête aérosol. Les instructions d’utilisation du fabricant du système nébuliseur ZIRELAMD doivent être consultées avant la première utilisation de QUINSAIR.
QUINSAIR ne doit pas être mélangé avec d’autres produits thérapeutiques. Ne placez pas d’autres produits thérapeutiques dans le nébuliseur ZIRELAMD.
Considérations posologiques
QUINSAIR s’administre par cycles alternés de 28 jours de traitement suivis de 28 jours sans traitement. L’innocuité et l’efficacité de QUINSAIR n’ont pas encore été établies au-delà de trois cycles consécutifs (6 mois) de thérapie (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités et ESSAIS CLINIQUES).
L’inhalation des doses doit être espacée de 12 heures autant que possible.
Si un bronchospasme symptomatique aigu se produit après l’administration de QUINSAIR, les patients peuvent tirer bénéfice de l’utilisation d’un bronchodilatateur à courte durée inhalé entre 15 minutes et 4 heures avant les doses suivantes (voir MISES EN GARDE ET PRÉCAUTIONS et EFFETS INDÉSIRABLES).
Pour les patients suivant plusieurs thérapies par inhalation, l’ordre d’administration recommandé est le suivant :
- 1. Bronchodilatateurs;
- 2. Dornase alfa;
- 3. Techniques de dégagement des voies respiratoires;
- 4. QUINSAIR;
- 5. Stéroïdes inhalés.
L’innocuité et l’efficacité n’ont pas été démontrées chez les patients de moins de 18 ans, les patients dont le VEMS est inférieur à 25 % ou supérieur à 85 % de celui prévu ou les patients colonisés par Burkholderia cepacia.
Dose recommandée et ajustement de la posologie
Adultes (≥ 18 ans) : la posologie recommandée est de 240 mg administrés par inhalation deux fois par jour.
Posologie des populations particulières
Patients pédiatriques (< 18 ans) : L’innocuité et l’efficacité de QUINSAIR chez les patients pédiatriques âgés de moins de 18 ans n’ont pas encore été établies.
Patients gériatriques (≥ 65 ans) : L’innocuité et l’efficacité de QUINSAIR chez les patients de 65 ans et plus atteints de fibrose kystique n’ont pas été étudiées.
Insuffisance rénale : Les doses de QUINSAIR n’ont pas besoin d’être ajustées pour les patients présentant une insuffisance rénale de légère à modérée (clairance de la créatinine estimée ≥ 20 mL/min au moyen de la formule de Cockcroft-Gault). L’utilisation de QUINSAIR n’est pas recommandée pour les patients présentant une atteinte rénale grave (clairance de la créatinine < 20 mL/min) (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles rénaux et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et situations particulières).
Insuffisance hépatique : aucun ajustement de la posologie n’est nécessaire, car la lévofloxacine n’est pas métabolisée à un degré notable par le foie et est principalement excrétée par les reins (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations et situations particulières).
Dose oubliée
Si une dose est oubliée, elle doit être prise dès que le patient s’en souvient à condition qu’un intervalle aussi près que possible de 12 heures (au moins 8 heures) soit possible avant d’inhaler la dose suivante. Les patients ne doivent pas inhaler le contenu de plus d’une ampoule pour compenser la dose oubliée.
Administration
QUINSAIR s’administre uniquement par inhalation et uniquement à l’aide du système nébuliseur ZIRELAMD spécifique à QUINSAIR. Il ne doit pas être administré par une autre voie ou à l’aide d’un autre dispositif.
Pour s’administrer QUINSAIR, les patients doivent :
- 1.
Verser la totalité du contenu d’une ampoule dans le réservoir à médicament du nébuliseur
ZIRELAMD.
- 2.
Fermer le couvercle de médicament en alignant ses encoches avec les fentes du réservoir
à médicament.
- 3. S’asseoir de façon détendue en position droite.
- 4. Tenir le nébuliseur à l’horizontale, appuyer et maintenir le bouton marche/arrêt du contrôleur pendant quelques secondes. Le contrôleur émet un « bip » et le témoin d’état devient vert. Après quelques secondes, une brume aérosol commence à entrer dans la chambre d’aérosol du nébuliseur ZIRELAMD.
- 5. En maintenant le nébuliseur de niveau, introduire l’embout buccal du nébuliseur dans la bouche en s’assurant que les lèvres s’appliquent bien tout autour.
- 6. Conserver le nébuliseur en position horizontale pendant la nébulisation.
- 7.
Inhaler et expirer normalement par l’embout buccal jusqu’à la fin du traitement.
L’administration prend environ de cinq à sept minutes. Une fois le traitement terminé, le contrôleur émet deux « bips ».
- 8. Débrancher le contrôleur et démonter le nébuliseur ZIRELAMD pour le nettoyer et le désinfecter.
D’autres instructions destinées aux patients sur la manière de prendre QUINSAIR se trouvent dans la Partie III, RENSEIGNEMENTS POUR LE CONSOMMATEUR. Les instructions concernant les tests de fonctionnalité du nébuliseur, le nettoyage et la désinfection de l’appareil sont indiquées dans les instructions d’utilisation du fabricant comprises avec le système de nébulisation ZIRELAMD
SURDOSAGE
Des mesures générales de soutien sont recommandées. Un traitement symptomatique doit être mis en place. Le patient doit être placé sous surveillance et hydraté de manière adéquate. Une surveillance ECG doit être effectuée en raison d’un possible allongement de l’intervalle QT. L’hémodialyse, y compris la dialyse péritonéale et la dialyse péritonéale continue ambulatoire (DPCA), n’est pas efficace pour éliminer la lévofloxacine de l’organisme. Il n’existe aucun antidote spécifique.
En cas de surdosage et d’ingestion orale suspectée, du charbon actif peut être administré afin d’aider à éliminer le médicament non absorbé.
Pour la gestion d’un surdosage médicamenteux suspecté, contactez votre Centre antipoison régional.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d’action
Le mécanisme d’action de la lévofloxacine et des autres agents antimicrobiens fluoroquinolones résulte de l’inhibition des enzymes bactériennes topo-isomérase IV et ADN gyrase (qui sont toutes les deux des topo-isomérases de type II) nécessaires à la réplication, à la transcription, à la réparation et à la recombinaison de l’ADN.
Pharmacodynamique
Aucune étude d’évaluation du potentiel d’allongement QT n’a été effectuée pour QUINSAIR.
Deux études ont été menées pour évaluer spécifiquement l’effet de la lévofloxacine systémique sur les intervalles QT et QT corrigés (QTc) chez des volontaires adultes sains. L’augmentation moyenne par rapport à la valeur de référence de QTc à Cmax lors de ces deux essais était de 7,82 msec et 5,32 msec après une seule dose de 1 000 mg. Lors de ces essais, aucun effet sur les intervalles QT par rapport au placebo n’a été mis en évidence aux doses étudiées. La pertinence clinique des résultats de ces études n’est pas connue.
Pharmacocinétique
Absorption : la concentration plasmatique maximale (Cmax) de la lévofloxacine après l’administration par inhalation a eu lieu environ de 0,5 à 1 heure après la dose.
L’administration de plusieurs doses de QUINSAIR 240 mg deux fois par jour par inhalation entraîne une exposition systémique à la lévofloxacine inférieure d’environ 50 % à celle observée après l’administration systémique de 500 mg de lévofloxacine ou à peu près égale à celle observée après l’administration orale de 250 mg lévofloxacine (dose minimale recommandée). Cependant, les expositions systémiques observées sont variables, ce qui signifie que les niveaux sériques de lévofloxacine après l’inhalation de QUINSAIR peuvent parfois se trouver dans la plage des niveaux observés après l’administration systémique de 500 mg de lévofloxacine.
Tableau 3 Comparaison des paramètres pharmacocinétiques sériques de la lévofloxacine après l’administration de QUINSAIR par inhalation chez des patients atteints de fibrose kystique et après l’administration par voie orale de lévofloxacine chez des volontaires adultes sains.
Paramètre pharmacocinétique | QUINSAIR | Lévofloxacine systémique | |
240 mg par inhalation BID* | 250 mg par voie orale QD** Dose unique | 500 mg par voie orale QD** | |
| Cmax (μg/mL) | 3,4 (1,6) | 2,8 (0,4) | 5,7 (1,4) |
| AUC(0-24) (µg•h/mL) | 17,9 (13,8) | 27,2 (3,9)*** | 47,5 (6,7) |
QD = une fois par jour; BID = deux fois par jour.
* Valeur prévue à partir de l’analyse pharmacocinétique de la population des patients atteints de fibrose kystique dans l’étude 209. Les valeurs entre parenthèses indiquent l’écart standard. ** Hommes sains de 18 à 53 ans. Les valeurs entre parenthèses indiquent l’écart standard. *** AUC(0-∞).
Des concentrations élevées de lévofloxacine ont été observées dans les expectorations après l’administration de QUINSAIR 240 mg deux fois par jour chez les patients atteints de fibrose kystique. Pendant l’étude 209, la Cmax moyenne (SD) des expectorations après administration était de 5 681 (1 358) µg/mL et la valeur AUC(0-24) était de 6 872 (6 570) µg h/mL. Au total, les concentrations moyennes des expectorations après administration étaient approximativement de 500-1 900 µg/mL et elles étaient approximativement 400 à 1 700 fois plus élevées que celles observées dans le sérum.
Distribution : le taux de liaison de la lévofloxacine aux protéines sériques est approximativement de 30 à 40 %. La valeur moyenne du volume apparent de distribution de la lévofloxacine dans le sérum est approximativement de 250 L après l’inhalation de QUINSAIR 240 mg deux fois par jour.
Métabolisme : la lévofloxacine est très peu métabolisée, les métabolites étant la déméthyl-lévofloxacine et la lévofloxacine-N-oxyde. Ces métabolites représentent moins de 5 % de la dose après administration systémique et sont excrétés dans l’urine. La lévofloxacine est stéréochimiquement stable et ne subit pas d’inversion chirale.
Élimination : La lévofloxacine est absorbée systémiquement après l’inhalation de QUINSAIR et éliminée de manière comparable à la lévofloxacine après l’administration systémique. Après administration par voie orale et intraveineuse, l’élimination plasmatique de la lévofloxacine est relativement lente ([t½] : 6 à 8 heures). La demi-vie de la lévofloxacine après inhalation de QUINSAIR est approximativement de 5 à 7 heures. L’élimination est essentiellement rénale (> 85 % de la dose après administration par voie orale ou intraveineuse). La valeur moyenne de la clairance corporelle totale apparente de la lévofloxacine après administration systémique d’une dose unique de 500 mg était de 175 +/- 29,2 mL/min. La clairance apparente (CL/F) de la lévofloxacine après inhalation de QUINSAIR 240 mg de fois par jour est de 31,8 ± 22,4 L/heure.
Populations et situations particulières
Patients pédiatriques : L’innocuité et l’efficacité de QUINSAIR chez les patients pédiatriques âgés de moins de 18 ans n’ont pas encore été établies.
La pharmacocinétique de la lévofloxacine après inhalation de QUINSAIR 240 mg deux fois par jour a été étudiée chez des patients pédiatriques atteints de fibrose kystique âgés de 12 ans et plus, et pesant 30 kg et plus. Un modèle pharmacocinétique de la population basé sur un échantillonnage épars a déterminé que les concentrations sériques de lévofloxacine étaient comparables entre les patients pédiatriques et les patients adultes après 28 jours de traitement. Dans l’étude 207, certaines concentrations dans les expectorations ont été plus élevées chez les adultes que chez les patients pédiatriques. Dans l’étude 209, les concentrations dans les expectorations ont été similaires chez les patients adultes et pédiatriques.
De plus, la pharmacocinétique des doses de lévofloxacine basées sur le poids, administrées par inhalation une fois par jour pendant 14 jours chez des patients pédiatriques atteints de fibrose kystique (≥ 6 à 12 ans, n = 14 et ≥ 12 à < 17 ans, n = 13), a été évaluée dans l’étude 206. Les patients pesant entre 22 et 30 kg ont reçu 180 mg de lévofloxacine par jour et les patients pesant plus de 30 kg ont reçu 240 mg de lévofloxacine par jour. Le schéma posologique basé sur le poids a conduit à une exposition pharmacocinétique dans le sérum et les expectorations constante dans toute la fourchette d’âges (de 7 à 16 ans) et de poids (de 22 à 61 kg) observée dans l’étude. Les expositions pharmacocinétiques sériques chez les enfants recevant le schéma posologique basé sur le poids étaient comparables à celles des adultes recevant QUINSAIR 240 mg une fois par jour. L’exposition pharmacocinétique dans les expectorations des enfants âgés de 7 à 16 ans représentait approximativement un tiers de l’exposition observée chez les adultes (voir INDICATIONS ET UTILISATION CLINIQUE, Patients pédiatriques, MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, POSOLOGIE ET MODE D’ADMINISTRATION, Posologie des populations particulières).
Patients gériatriques : la pharmacocinétique de la lévofloxacine administrée par inhalation n’a pas été étudiée chez les patients âgés. Après administration systémique, il n’existe pas de différence significative dans la pharmacocinétique de la lévofloxacine entre les sujets jeunes et les sujets âgés, à l’exception des différences liées aux diminutions de la clairance de la créatinine liées à l’âge (voir INDICATIONS ET UTILISATION CLINIQUE, Patients gériatriques, MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, POSOLOGIE ET MODE D’ADMINISTRATION, Posologie des populations particulières).
Sexe : Les résultats de l’analyse de la pharmacocinétique de population n’ont montré aucune différence dans l’exposition systémique de la lévofloxacine qui serait liée au sexe après administration de QUINSAIR.
Ethnicité : les effets de l’ethnicité sur la pharmacocinétique de la lévofloxacine administrée par inhalation n’ont pas été étudiés. Après administration systémique, l’effet de l’ethnicité sur la pharmacocinétique de la lévofloxacine a été étudié dans le cadre d’une analyse de covariance réalisée sur les données provenant de 72 sujets : 48 sujets blancs et 24 sujets non blancs. La clairance corporelle totale apparente et le volume apparent de distribution n’étaient pas affectés par l’ethnicité des sujets.
Insuffisance hépatique : Il n’a pas été mené d’étude pharmacocinétique avec QUINSAIR chez des patients présentant une insuffisance hépatique. En raison du faible métabolisme de la lévofloxacine dans le foie, aucune modification de la pharmacocinétique de la lévofloxacine par insuffisance hépatique n’est attendue (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles hépatiques/biliaires/pancréatiques, POSOLOGIE ET MODE D’ADMINISTRATION, Posologie des populations particulières).
Insuffisance rénale : les effets de l’insuffisance rénale sur la pharmacocinétique de la lévofloxacine administrée par inhalation n’ont pas été étudiés. Des études utilisant l’administration systémique de la lévofloxacine montrent que la pharmacocinétique de la lévofloxacine est affectée par l’insuffisance rénale; la diminution de la fonction rénale s’accompagne d’une réduction de l’élimination et de la clairance rénales, et d’une augmentation de la demi-vie d’élimination. Aucun ajustement de la posologie n’a été utilisé dans les études cliniques de QUINSAIR, ce qui a permis l’inclusion de patients présentant une insuffisance rénale de légère à modérée (clairance de la créatinine estimée à ≥ 20 mL/min au moyen de la formule de Cockcroft-Gault) (voir MISES EN GARDE ET PRÉCAUTIONS, Troubles rénaux, POSOLOGIE ET MODE D’ADMINISTRATION, Posologie des populations particulières).
Aucun ajustement de la posologie de QUINSAIR n’est nécessaire pour les patients présentant une insuffisance rénale de faible à modérée. Cependant, l’utilisation de QUINSAIR n’est pas recommandée chez les patients présentant une insuffisance rénale sévère (clairance de la créatinine < 20 mL/min).
CONSERVATION ET STABILITÉ
QUINSAIR doit être entreposé à température ambiante contrôlée (de 15 °C à 30 °C). Conservez le produit dans son emballage d’origine afin de le protéger de la lumière. N’utilisez pas QUINSAIR après la date d’expiration indiquée en relief sur l’ampoule. Les ampoules doivent être utilisées dans les quatre jours suivant l’ouverture du sachet.
INSTRUCTIONS SPÉCIALES DE MANIPULATION
QUINSAIR doit se présenter sous la forme d’une solution limpide de couleur jaune pâle.
Les ampoules sont destinées à une utilisation unique. Une fois l’ampoule ouverte, utilisez-la immédiatement. Tout produit inutilisé doit être jeté.
Replacez toutes les ampoules inutilisées et non ouvertes de la bande dans le sachet afin de les protéger de la lumière et rangez-les à température ambiante contrôlée (de 15 °C à 30 °C).
FORMES DE POSOLOGIE, COMPOSITION ET CONDITIONNEMENT
QUINSAIR est contenu dans des ampoules de 3 mL (administrant une solution de 2,4 mL) en polyéthylène basse densité (PEBD) à usage unique, prêtes à utiliser.
Chaque paquet de QUINSAIR pour 28 jours contient 56 ampoules (14 sachets en aluminium laminé contenant 4 ampoules chacun), conditionnées dans une boîte contenant également une notice avec les renseignements destinés au consommateur plus un nébuliseur ZIRELAMD conditionné dans sa propre boîte avec les instructions d’utilisation du fabricant.
QUINSAIR est une solution stérile qui contient de la lévofloxacine semi-hydrate, et des composants non médicinaux : du dichlorure de magnésium hexa-hydrate et de l’eau pour les injections. Pendant la fabrication de QUINSAIR, la lévofloxacine forme un complexe avec le magnésium. Chaque millilitre de QUINSAIR contient du semi-hydrate de lévofloxacine équivalant à 100 mg de lévofloxacine. Chaque ampoule contient 240 mg de lévofloxacine.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
DONNÉES PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : lévofloxacine (semi-hydrate)
Nom chimique : acide (S)-9-fluoro-2,3-dihydro-3-méthyl-10-(4-méthyl-1-pipérazinyl)-7-oxo-7H-pyrido[1,2,3-de]-1,4-benzoxazine-6-carboxylique semi-hydrate
Formule moléculaire et masse moléculaire : C18H20FN3O4 • ½ H2O; 370.37
Formule structurelle :
Propriétés physicochimiques :
La lévofloxacine est une poudre cristalline allant d’un blanc jaunâtre clair à du blanc-jaune avec un point de fusion de 222 à 230 oC. Les valeurs pKa de la lévofloxacine sont de 5,33 et 8,07 pour pKa1 et pKa2, respectivement. La molécule existe comme zwittérion dans les conditions de pH de l’intestin grêle.
Les données indiquent que, à un pH compris entre 0,6 et 5,8, la solubilité de la lévofloxacine est essentiellement constante (approximativement 100 mg/mL). La lévofloxacine est considérée comme étant soluble à très soluble dans cette plage de pH, définie par la nomenclature USP. Au-dessus d’un pH 5,8, la solubilité augmente rapidement jusqu’à sa valeur maximale à pH 6,7 (272 mg/mL). Dans cette plage, elle est considérée comme étant très soluble.
Au-dessus d’un pH 6,7, la solubilité diminue et atteint une valeur minimale (environ 50 mg/mL) à un pH approximatif de 6,9. La lévofloxacine est considérée comme étant très soluble à soluble dans la plage de pH de 6,7 à 7,7. Au-delà de cette plage, la solubilité recommence à augmenter.
La lévofloxacine a le potentiel de former des composés de coordination stables avec de nombreux ions métalliques. Ce potentiel de chélation in vitro suit l’ordre de formation suivant : Al+3 >Cu+2 >Zn+2 >Mg+2 >Ca+2.
Pendant la fabrication de QUINSAIR, la lévofloxacine forme un complexe avec le magnésium. 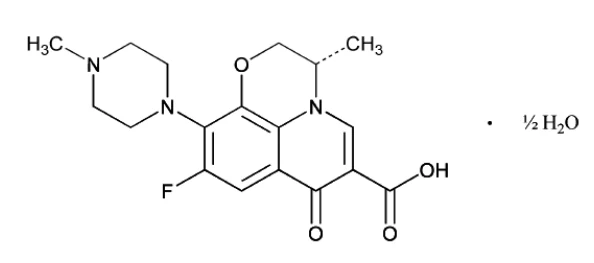
ESSAIS CLINIQUES
Données démographiques de l’étude et conception de l’essai
L’efficacité clinique a été évaluée dans une étude avec un comparateur actif et deux études avec contrôle contre placebo chez 448 patients randomisés recevant QUINSAIR 240 mg deux fois par jour.
L’étude 209 (phase principale) était une étude de non-infériorité, avec traitement de référence, en groupes parallèles, ouverte et randomisée, qui comparait QUINSAIR à la solution de tobramycine pour inhalation (TIS) pendant trois cycles de traitement. Chaque cycle comprenait 28 jours de traitement avec QUINSAIR 240 mg deux fois par jour ou TIS 300 mg deux fois par jours, puis 28 jours sans antibiotiques en inhalation. Les patients qui ont fait l’objet de l’étude 209 (phase principale) pouvez poursuivre, s’ils le voulaient, avec une phase de prolongation sans contrôle ouverte pendant jusqu’à trois cycles supplémentaires (c.-à-d. 28 jours de traitement avec QUINSAIR 240 mg deux fois par jour, puis 28 jours sans traitement). De plus, deux études cliniques avec contrôle contre placebo, à un seul cycle, en double aveugle et randomisées (études 204 et 207) ont porté sur les patients atteints de fibrose kystique et infectés de façon chronique parP. aeruginosa (voir le Tableau4).
Tableau 4 Résumé des données démographiques des patients pour les essais cliniques d’efficacité et d’innocuité pour la fibrose kystique
| No de l’étude | Plan de l’essai | Posologie, mode d’administration et durée | Sujets de l’étude (n=nombre) | Moyenne d’âge (plage) | Sexe |
Étude 209 Phase principale | Étude de phase 3 ouverte avec traitement de référence à cycles multiples, multicentriq ue, randomisée, en groupes parallèles | 240 mg de QUINSAIR deux fois par jour 300 mg de solution de tobramycine pour inhalation (TIS) deux fois par jour Inhalation La durée était de 3 cycles répétés de 28 jours avec et 28 jours sans le traitement étudié (c.-à.-d. 3 cycles) | Total 282; QUINSAIR : 189 TIS : 93 Patients atteints de fibrose kystique âgés de ≥ 12 ans, pesant ≥ 30 kg, infectés chroniquement par P. aeruginosa, avec un VEMS ≥ 25,0 % mais ≤ 85,0 % de la valeur prévue lors de la sélection. | QUINSAIR : 28,1 ans (12-55) TIS : 28,8 ans (12-63) | Homme s 159 (56,4 %) Femmes 123 (43,6 %) |
| No de l’étude | Plan de l’essai | Posologie, mode d’administration et durée | Sujets de l’étude (n=nombre) | Moyenne d’âge (plage) | Sexe |
Étude 209 Phase d’extensi on | Étude d’extension ouverte de phase 3 à cycles multiples, multicentriq ue, sans contrôle | 240 mg de QUINSAIR deux fois par jour Inhalation La durée était de 3 cycles répétés de 28 jours avec et 28 jours sans le traitement étudié (c.-à.-d. 3 cycles) | Total 88; QUINSAIR pendant la phase principale et la phase d’extension : 56 TIS pendant la phase principale et QUINSAIRMD pendant la phase d’extension : 32 Patients ayant participé à l’étude 209 jusqu’au jour 168 et étant cliniquement stables. | 28,4 ans (12- 63) | Homme s 48 (54,5 %) Femmes 40 (45,5 %) |
| Étude 207 | Étude de phase 3 à cycle unique, multicentriq ue, randomisée, avec contrôle contre placebo, en double aveugle en groupes parallèles | 240 mg de QUINSAIR deux fois par jour Placebo deux fois par jour Inhalation La durée était de 28 jours avec et 28 jours sans le traitement étudié (c.-à.-d. cycle unique) | Total 330; QUINSAIR : 220 Placebo : 110 Patients atteints de fibrose kystique âgés de ≥ 12 ans, pesant ≥ 30 kg, infectés chroniquement par P. aeruginosa, avec un VEMS ≥ 25,0 % mais ≤ 85,0 % de la valeur prévue lors de la sélection. | QUINSAIR : 29,4 ans (12-62) Placebo : 28,8 ans (12-62) | Homme s 178 (53,9 %) Femmes 152 (46,1 %) |
| Étude 204 | Étude de phase 2 à cycle unique, multicentriq ue, randomisée, avec contrôle contre placebo, en double aveugle en groupes parallèles | QUINSAIR;
Placebo Inhalation La durée était de 28 jours avec et 28 jours sans le traitement étudié (c.-à.-d. cycle unique) | Total 151; QUINSAIR 240 mg deux fois par jour : 39 QUINSAIR 240 mg une fois par jour : 37 QUINSAIR 120 mg une fois par jour : 38 Placebo combiné (une ou deux fois par jour) : 37 Patients atteints de fibrose kystique âgés de ≥ 16 ans, pesant ≥ 30 kg, infectés chroniquement par P. aeruginosa, avec un VEMS ≥ 25,0 % mais ≤ 85,0 % de la valeur prévue lors de la sélection. | QUINSAIR 240 mg deux fois par jour : 29,2 ans (16- 56) QUINSAIR 240 mg une fois par jour : 27,5 ans (16- 51) QUINSAIR 120 mg une fois par jour : 28,0 ans (16- 45) Placebo : 30,1 ans (16- 55) | Homme s 85 (56,3 %) Femmes 66 (43,7 %) |
Les critères d’entrée précisaient l’inclusion des patients cliniquement stables, infectés chroniquement par P. aeruginosa, et qui avaient l’habitude d’utiliser les antibiotiques à inhaler par cycle, en particulier TIS. Les patients ne devaient pas avoir utilisé d’antimicrobien nébulisé ou systémique actif contre P. aeruginosa dans les 28 jours précédant le Jour 1, mais ils devaient avoir reçu au moins trois recours de thérapie antimicrobienne antipseudomonale par inhalation au cours des 12 mois qui précédaient. En plus du médicament expérimental, les patients continuaient de recevoir les soins standard pour les infections pulmonaires chroniques. Par exemple, les patients recevant QUINSAIR pouvaient avoir utilisé en même temps de la dornase alfa, des agonistes des adrénorécepteurs ß2 sélectifs par inhalation, des corticostéroïdes par inhalation, une solution saline par inhalation ou de l’azithromycine par inhalation.
Résultats de l’étude
Les résultats obtenus pour les critères d’évaluation principaux et secondaires clés de l’étude 209 sont présentés dans le Tableau 5. Par exemple, pour le critère primaire, la variation de la moyenne par la méthode des moindres carrés du pourcentage de VEMS prévue entre la situation initiale et le jour 28 était de 2,24 % et 0,38 % dans les groupes QUINSAIR et TIS, respectivement, démontrant ainsi la non-infériorité de QUINSAIR 240 mg deux fois par jour par rapport à TIS 300 mg deux fois par jour.
Tableau 5 Résultats pour les critères d’évaluation principaux et secondaires de l’étude d’efficacité et d’innocuité contrôlée de QUINSAIR chez des patients atteints de fibrose kystique
| Paramètre | Étude pivot – Étude 209 (Phase principale; ITT) | ||
TIS 300 mg BID N = 93 | QUINSAIR 240 mg BID N = 189 | Différence entre les traitementsa | |
| VEMS en pourcentage prédit Moyenne initiale (DS) | 53,20 (15,700) | 54,78 (17,022) | |
| Critère d’évaluation principal : | |||
| VEMS Variation par rapport à la situation initiale au jour 28 (cycle 1) | N = 93 0,38 (1,262)b | N = 189 2,24 (1,019)b | Moyenne par la méthode des moindres carrés [IC à 95 %] : 1,86 [-0,66, 4,39]c |
| Critères d’évaluation secondaires : | |||
| VEMS Variation par rapport à la situation initiale au jour 84 (cycle 2) | N = 84 -0,62 (1,352)b | N = 170 2,35 (1,025)b | Moyenne par la méthode des moindres carrés [IC à 95 %] : 2,96 [-0,03, 5,95] |
| VEMS Variation par rapport à la situation initiale au jour 140 (cycle 3) | N = 83 -0,09 (1,385)b | N = 166 1,98 (1,049)b | Moyenne par la méthode des moindres carrés [IC à 95 %] : 2,07 [-1,01, 5,15] |
| Domaine respiratoire du Questionnaire sur la fibrose kystique - révisé (Cystic Fibrosis Questionnaire - Revised, CFQ-R) Variation par rapport à la situation initiale au jour 28 (cycle 1) | N = 91 -1,31 (1,576)b | N = 186 1,88 (1,278)b | Moyenne par la méthode des moindres carrés [IC à 95 %] : 3,19 [0,05, 6,32] p = 0.046e |
| Temps médian jusqu’à l’administration d’antimicrobiens antipseudomonaux | N = 93 110 jours | N = 189 141 jours | Rapport de risque [IC à 95 %]d : 0,73 [0,53, 1,01] p = 0,040e |
| Temps médian jusqu’à l’exacerbation pulmonaire | N = 93 90,5 jours | N = 189 131 jours | Rapport de risque [IC à 95 %]d : 0,78 [0,57, 1,07] p = 0,154e |
IC = intervalle de confiance; VEMS = volume expiratoire maximal en 1 seconde; ITT = intention de traiter (tous les patients randomisés), p = valeur p; DS = déviation standard; ET = erreur type; ANCOVA = analyse de covariance.
a Différence entre les traitements pour QUINSAIR moins TIS, ou rapport de risque pour QUINSAIR/TIS. b Moyenne par la méthode des moindres carrés (ET).
c La non-infériorité a été testée à l’aide d’une marge de non-infériorité fixe préspécifiée de 4 % au jour 28 du cycle 1.
d Les estimations ont été obtenues à partir d’un modèle de régression à risques proportionnels de Cox. e Valeur de P déterminée avec un test de Mantel-Haenszel.
Au total, 88 patients ont reçu au moins une dose de QUINSAIR pendant l’étude 209 (phase d’extension), dont 32 qui avaient reçu TIS et 56 qui avaient reçu QUINSAIR pendant la phase principale. En raison des données limitées, on ne considère pas que l’innocuité et l’efficacité de QUINSAIR soient établies au-delà de trois cycles consécutifs (6 mois) de thérapie.
Les deux études avec contrôle contre placebo ont montré qu’un traitement de 28 jours par QUINSAIR 240 mg deux fois par jour entraînait une amélioration considérable dans la variation relative à partir de la situation initiale du pourcentage du VEMS prévu par rapport au placebo (voir le Tableau 6). L’étude 204 comprenait également deux autres posologies, 240 mg une fois par jour et 120 mg une fois par jour. Ces posologies supplémentaires ont également apporté un avantage au pourcentage de VEMS prévu par rapport au placebo.
Tableau 6 Variation par rapport à la situation initiale du VEMS en pourcentage prévu au jour 28 dans les études d’efficacité et d’innocuité contrôlées contre placebo menées avec QUINSAIR chez des patients atteints de fibrose kystique.
| VEMS en pourcentage prévu | Études complémentaires | |||
| Étude 207 (ITT) | Étude 204 (ITT) a | |||
| Placebo | QUINSAIR 240 mg BID | Placebo | QUINSAIR 240 mg BID | |
| N = 110 | N = 220 | N = 37 | N = 39 | |
| Moyenne initiale (DS) | 56,32 (15,906) | 56,53 (15,748) | 52,4 (13,42) | 48,8 (15,15) |
Variation relative par rapport à la situation initiale au jour 28 Moyenne par la méthode des moindres carrés (ET) | 1,24 (1,041) | 3,66 (0,866) | -3,46 (2,828) | 6,11 (2,929) |
| Différence entre les traitements au jour 28 [IC à 95 %]b | 2,42 [0,53, 4,31]; p = 0,012 c | 9,57 [3,39, 15,75]; p = 0,0026 c | ||
IC = intervalle de confiance; VEMS = volume expiratoire maximal en 1 seconde; ITT = intention de traiter (tous les patients randomisés), p = valeur p; DS = déviation standard; ET = erreur type; ANCOVA = analyse de covariance.
a ANCOVA avec les conditions du traitement, la région, l’âge (de 16 à 18 ans, > 18 ans) et le VEMS en pourcentage prévu en situation initiale, en quartiles.
b Différence moyenne par la méthode des moindres carrés pour QUINSAIR moins placebo. c Testé avec un alpha de 0,05
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie animale
Pharmacodynamique
Des études de pharmacologie sur l’innocuité de l’inhalation respectant la Bonne pratique de laboratoire (BPL) ont été menées sur la lévofloxacine formulée dans une solution saline à 0,9 % et sur la lévofloxacine formulée avec du chlorure de magnésium sur des rats et des chiens, respectivement, afin d’évaluer les effets sur le système respiratoire (les deux espèces) et sur le système cardiovasculaire (chiens).
On n’a observé aucun effet lié au traitement sur la fonction respiratoire (fréquence respiratoire, volume courant et volume par minute) aux doses de lévofloxacine présentées allant jusqu’à 184 et 288 mg/kg (mâles et femelles avec dose élevée, respectivement) chez les rats, ni aucun effet lié au traitement aux doses de lévofloxacine présentées allant jusqu’à 99 mg/kg (dose élevée) chez les chiens.
Pendant l’étude de toxicité de l’inhalation de doses répétées selon la Bonne pratique de laboratoire de 28 jours chez les chiens, aucun effet cardiovasculaire (mesuré par des électrocardiogrammes) ni respiratoire (fréquence respiratoire, volume courant et volume par minute) n’a été observé aux doses de lévofloxacine présentées allant jusqu’à 69 mg/kg/jour (dose élevée). Le niveau d’exposition pendant l’étude était le même par rapport à l’exposition humaine aux doses cliniques.
Pharmacocinétique
Les tableaux suivants résument la pharmacocinétique plasmatique en état stable de la lévofloxacine (formulée avec du chlorure de magnésium) chez le rat et le chien après inhalation pendant 26 semaines et 28 jours, respectivement, dans des études de toxicité à dose répétée selon la Bonne pratique de laboratoire.
Tableau 7 Moyenne des paramètres de toxicocinétique plasmatique en état stable
(semaine 26) chez les rats après inhalation de lévofloxacine formulée avec du chlorure de magnésium (étude de 6 mois)
| Paramètre | Mâles | Femelles | ||||
| Dose cible (mg/kg) | 50 | 100 | 200 | 50 | 100 | 200 |
| Dose présentée (mg/kg) | 48 | 98 | 195 | 48 | 98 | 195 |
| Cmax (μg/mL) | 3,41 | 5,87 | 11,00 | 6,88 | 11,00 | 17,00 |
| AUC(0-T) (μg·h/mL) | 8,84 | 14,60 | 23,60 | 14,20 | 17,70 | 33,30 |
| T½ (h) | 1,78 | 1,99 | 1,90 | 2,08 | 2,02 | 2,04 |
| Tmax (h) | 0,08 | 0,50 | 0,17 | 0,17 | 0,17 | 0,50 |
AUC(0-T)= aire sous la courbe de concentration en fonction du temps de l’instant 0 au dernier point de concentration quantifiable suite à une dose.
Chez les rats, l’exposition plasmatique à la lévofloxacine augmentait de manière proportionnelle à la dose entre les doses présentées de 48 à 195 mg/kg/jour après des doses uniques ou répétées (jour 1, semaine 13 et semaine 26). L’exposition à la lévofloxacine avait tendance à augmenter avec les doses répétées, atteignant un état stable à la semaine 13. On a également observé un effet lié au sexe chez les femelles, qui avaient une exposition plus élevée à toutes les doses testées.
Tableau 8 Paramètres de toxicocinétique moyens (± déviation standard) à un état stable
(semaine 4) chez les chiens après inhalation de lévofloxacine formulée avec du chlorure de magnésium (étude de 4 semaines)
| Paramètre | Mâles | Femelles | ||||
| Dose cible (mg/kg) | 20 | 40 | 60 | 20 | 40 | 60 |
| Dose présentée (mg/kg) | 21 | 43 | 69 | 21 | 43 | 69 |
| Cmax (μg/mL) | 3,26 ± 0,253 | 6,41 ± 1,04 | 12,89 ± 2,83 | 2,79 ± 0,278 | 5,55 ± 0,790 | 9,83 ± 1,52 |
| Tmax (h) | 5,0 | 4,5 | 4,5 | 5,0 | 4,5 | 4,5 |
| AUC(0-24 h) (μg·h/mL) | 30,59 ± 6,13 | 72,36 ± 6,21 | 123,5 ± 39,24 | 28,48 ± 4,35 | 68,55 ± 12,60 | 109,0 ± 17,64 |
| T½ (h) | 5,7 ± 1,8 | 10,4 ± 1,8 | 5,8 ± 0,9 | 6,6 ± 0,6 | 10,0 ± 0,3 | 6,6 ± 2,5 |
AUC(0-24 h) = aire sous la courbe de la concentration en fonction du temps de 0 à 24 heures.
Chez les chiens, les augmentations d’exposition plasmatique à la lévofloxacine étaient proportionnelles à la dose sur une plage de doses présentées de 21 à 69 mg/kg/jour, ne s’accumulaient pas avec les doses répétées et ne montraient pas de différence entre les sexes.
On a évalué la distribution de la lévofloxacine dans les poumons, les lavages broncho-alvéolaires (LBA) et le fluide de revêtement épithélial (ELF) après administration par inhalation (aérosol) de lévofloxacine dans une solution saline et formulée avec du chlorure de magnésium.
Chez les souris ayant reçu une seule dose par inhalation (aérosol) de lévofloxacine formulée avec du chlorure de magnésium ou une dose intrapéritonéale (IP) de lévofloxacine dans une solution saline, les valeurs Cmax et AUC de lévofloxacine étaient 30 et 9 fois plus élevées dans les homogénats de poumon que celles obtenues par l’administration intrapéritonéale normalisée de la dose de lévofloxacine.
Chez les rats, les concentrations de lévofloxacine dans les tissus pulmonaires, les LBA et l’ELF étaient similaires après administration par inhalation (aérosol) par rapport à l’administration par intraveineuse de lévofloxacine dans une solution saline. Suite à l’administration de lévofloxacine formulée avec du chlorure de magnésium, l’absorption a été plus lente et les concentrations dans les BAL ont été plus élevées par rapport à une dose de lévofloxacine par inhalation (aérosol) dans une solution saline. La biodisponibilité systémique de la lévofloxacine était similaire, qu’elle soit administrée dans une solution saline ou en MP-376.
MICROBIOLOGIE
Mécanisme d’action
La lévofloxacine est l’isomère lévogyre du racémique ofloxacine, un agent antibactérien quinolone. L’activité antibactérienne de l’ofloxacine réside principalement dans l’isomère lévogyre. Le mécanisme d’action de la lévofloxacine et des autres agents antibactériens quinolones résulte de l’inhibition des enzymes bactériennes topo-isomérase II (ADN gyrase) et topo-isomérase IV, des enzymes nécessaires à la réplication, à la transcription, à la réparation et à la recombinaison de l’ADN. À cet égard, l’isomère lévogyre produit plus de liaisons hydrogènes et par conséquent, des complexes plus stables avec l’ADN gyrase que l’isomère dextrogyre. D’un point de vue microbiologique, cela se traduit par une activité antibactérienne 25 à 40 fois supérieure pour l’isomère lévogyre, la lévofloxacine, par rapport à l’isomère dextrogyre. Les quinolones inhibent rapidement et précisément la réplication de l’ADN des bactéries.
Relation PC/PD
Les paramètres associés aux effets antibactériens de la lévofloxacine sont les taux Cmax/CMI et AUC/CMI (Cmax = concentration maximale au site d’infection, AUC = aire sous la courbe et CMI = concentration minimale inhibitrice).
Mécanisme de résistance
La résistance à la lévofloxacine se développe le plus souvent par un processus de mutations successives des sites cibles sur l’ADN gyrase et la topo-isomérase IV. La sensibilité réduite à la lévofloxacine peut également résulter du développement de protéines codifiées par des plasmides qui protègent ces cibles de l’inhibition. La perméabilité bactérienne réduite (fréquente pour P. aeruginosa) et les mécanismes d’efflux peuvent également conférer ou contribuer à la résistance.
On observe une résistance croisée entre la lévofloxacine et les autres fluoroquinolones.
Sensibilité
La lévofloxacine a une activité in vitro contre une large plage de bactéries aérobies et anaérobies à Gram positif et à Gram négatif, dont P. aeruginosa.
Un seul échantillon d’expectorations d’un patient atteint de fibrose kystique peut contenir plusieurs isolats de P. aeruginosa, et chaque isolat peut avoir un niveau de sensibilité in vitro à la lévofloxacine différent. Les méthodes de test de sensibilité antimicrobienne in vitro standard utilisées pour la thérapie parentérale à la lévofloxacine peuvent être utilisées pour suivre la sensibilité de P. aeruginosa isolée des patients atteints de fibrose kystique.
Il existe un risque que les patients traités par QUINSAIR développent une infection de P. aeruginosa dont les sensibilités à la lévofloxacine et aux autres antibiotiques fluoroquinolones dépassent les points de rupture parentéraux. Les points de rupture de sensibilité établis pour l’administration systémique (par voie orale ou intraveineuse) de la lévofloxacine ne s’appliquent pas à l’administration par inhalation. En l’absence de points de rupture de sensibilité conventionnels pour la voie d’administration par inhalation, il faut faire preuve de prudence pour définir si les organismes sont sensibles ou non à la lévofloxacine inhalée.
Le développement de P. aeruginosa résistante à la fluoroquinolone et la surinfection par des microorganismes insensibles à la fluoroquinolone représentent des risques potentiels associés à l’utilisation de QUINSAIR. Le développement de résistances pendant une thérapie par la lévofloxacine inhalée pourrait limiter les options de traitement pendant les exacerbations aigües.
Sensibilités de P. aeruginosa dans les études cliniques
Lors des études 204, 207 et 209, la CMI de la lévofloxacine pour les isolats de référence de P. aeruginosa avait des valeurs CMI50 et CMI90 de 4 µg/mL et 16 µg/mL, respectivement, ce qui suggère une exposition préalable considérable aux fluoroquinolones.
Le traitement cyclique avec 28 jours de QUINSAIR 240 mg BID suivis de 28 jours sans traitement n’était pas associé à des augmentations notables des CMI de la lévofloxacine des isolats de P. aeruginosa.
Dans l’étude 209 (phase principale), les proportions d’isolats de P. aeruginosa avec les CMI de lévofloxacine dépassant 1 µg/mL et 2 µg/mL à la situation initiale (jour 1) étaient de 66,4 % et 47,3 % parmi les patients traités avec QUINSAIR. À la fin des trois cycles (jour 168), 75,9 % des isolats avaient une CMI de lévofloxacine dépassant 1 µg/mL, et 53,1 % avaient une CMI dépassant 2 µg/mL.
TOXICOLOGIE
On a évalué la toxicité potentielle de la lévofloxacine formulée dans une solution saline à 0,9 % et de la lévofloxacine formulée avec du chlorure de magnésium administrée par inhalation dans des études de toxicité par administration de doses répétées.
Toxicité par administration de doses répétées
Des études de toxicité par administration par inhalation de doses répétées de lévofloxacine formulée dans une solution saline à 0,9 % ont été menées chez des rats (plage des doses : doses présentées de 12,5 à 69,6 mg/kg/jour; durée de l’étude : 4 jours [non BLP], 4 jours [BLP] et 28 jours [BLP].
On a évalué la toxicité non clinique de l’inhalation de lévofloxacine formulée avec du chlorure de magnésium dans des études de toxicité par inhalation de doses répétées chez des rats (plage des doses : doses présentées de 33 à 195 mg/kg/jour; durée de l’étude : 7 jours [non-BLP] et 28 jours [BLP] et 6 mois [BLP]) et des études de toxicité par inhalation de doses répétées (plage des doses : doses présentées de 21 à 83 mg/kg/jour; durée de l’étude : 7 jours et 28 jours [BLP]).
Le principal organe cible était le système respiratoire (larynx, cornets nasaux) chez le rat avec une arthropathie observée chez le chien. Tableau9 fournit un résumé plus approfondi des résultats observés liés au traitement lors des études de toxicité par inhalation chez des rats et des chiens.
Tableau 9 Résumé des études de toxicité par inhalation chez des rats et des chiens
| Espèces Souches | Durée | Formulation Durée de l’exposition (minutes/jour) | Nombre d’animaux/groupe (M=mâles, F=femelles) | Dose de lévofloxacine présentée (mg/kg/jour) | Résultats liés au traitement |
Rat Crl:CDMD (SD) IGS BR | Traitement : 28 jours Récupération : 28 jours | Lévofloxacine formulée avec excipient Excipient : chlorure de magnésium et lactose dans de l’eau injectable Inhalation : Solution saline : 240 Excipient : 240 Faible : 60 Moyenne : 120 Élevée : 240 | Traitement : 10M, 10F Récupération : 5M, 5F Toxicocinétique : 9M, 9F | 0 (solution saline), 0 (excipient), 48, 98, 192 | Signes cliniques : posture voûtée à 192 mg/kg le jour 1 et par intermittence par la suite chez 2 mâles. Hématologie : réduction de la numération de neutrophiles chez les femelles traitées. Chimie clinique : réduction de l’ALT, des triglycérides, du potassium et du chlorure à 192 mg/kg chez les mâles. On a observé une réduction du BUN et du glucose chez les mâles dans les groupes témoins (excipient) et tous les groupes traités. La réduction du potassium restait présente dans les animaux mâles témoins (excipient) et les animaux mâles à 150 mg/kg à la fin de la récupération. Histopathologie Fin de la phase de traitement Une métaplasie pavimenteuse/squamoïde du larynx a eu lieu dans les groupes témoins (excipient) et traités à 150 mg/kg. On a observé une hyperplasie des cellules caliciformes de l’épithélium respiratoire (cornets nasaux) dans tous les groupes, y compris le groupe de solution saline, avec une incidence et une gravité accrues dans les animaux témoins (excipient). Fin de la phase de récupération Les modifications du larynx se sont résolues et on a observé des signes de récupération des résultats des cornets nasaux. Un mâle du groupe témoin (excipient) présentait encore une hyperplasie des cellules caliciformes modérée par rapport à l’hyperplasie légère/modérée observée dans le groupe témoin (solution saline). |
| Espèces Souches | Durée | Formulation Durée de l’exposition (minutes/jour) | Nombre d’animaux/groupe (M=mâles, F=femelles) | Dose de lévofloxacine présentée (mg/kg/jour) | Résultats liés au traitement |
Rat Crl:CDMD (SD) IGS BR | Traitement : 6 mois Récupération : 4 semaines | Lévofloxacine formulée avec excipient Excipient : chlorure de magnésium dans de l’eau injectable Inhalation : 0 (solution saline) : 240/270 Faible : 60/70 Moyenne : 120/135 Élevée : 240/270 | Traitement : intermédiaire 10M, 10F Traitement : terminal 15M, 15F Récupération : 5M, 5F Toxicocinétique : 12M, 12F | 0 (solution saline), 48, 98, 195 | Hématologie : réduction de la numération de neutrophiles et de monocytes chez toutes les femelles traitées et réduction du PT et du TCK à 195 mg/kg chez les mâles. Chimie clinique : réduction de la globuline et des protéines totales dans tous les groupes traités. On a observé une augmentation du phosphore à 98 et 195 mg/kg chez les mâles. À la fin de la période de récupération, on a observé une augmentation du phosphore chez toutes les femelles traitées avec un TCK réduit à 98 et 195 mg/kg chez les mâles. Histopathologie Fin de la phase de traitement Une métaplasie pavimenteuse/squamoïde de l’épithélium respiratoire de la base de l’épiglotte dans le larynx était présente dans tous les groupes traités avec une gravité liée à la dose. Une hyperkératose a eu lieu à 195 mg/kg chez 2 mâles et 2 femelles. Fin de la phase de récupération Une métaplasie pavimenteuse/squamoïde de l’épithélium respiratoire de la base de l’épiglotte était toujours présente chez 2 mâles à 98 et 195 mg/kg, mais la gravité était réduite par rapport à la fin de l’administration. |
| Chien Beagle | Traitement : 7 jours | Lévofloxacine formulée avec excipient Excipient : chlorure de magnésium et lactose dans de l’eau injectable Inhalation : 240 | Traitement : 2M, 2F | 0 (solution saline), 0 (excipient), 23, 43, 83 | Signes cliniques indiquant une libération d’histamine le jour 1 à 83 mg/kg puis de manière sporadique par la suite. On a observé une préférence pour la patte droite chez 2 animaux à 83 mg/kg. Augmentation du fibrinogène sérique et de la synovie. L’articulation tibiofémorale d’une femelle recevant une dose élevée contenait également de petites quantités de matériel éosinophile fibrillaire, suggérant un dépôt de fibrine. Histopathologie On a observé une hyperplasie intimale synoviale à 83 mg/kg. Dégénérescence et atrophie de l’épithélium olfactif dans les groupes témoins (excipient) et les groupes à 43 et 83 mg/kg ainsi que des foyers d’œdème interstitiel des cornets nasaux dans les groupes témoins (excipient) et à 83 mg/kg. |
| Espèces Souches | Durée | Formulation Durée de l’exposition (minutes/jour) | Nombre d’animaux/groupe (M=mâles, F=femelles) | Dose de lévofloxacine présentée (mg/kg/jour) | Résultats liés au traitement |
| Chien Beagle | Traitement : 28 jours Récupération : 28 jours | Lévofloxacine formulée avec excipient Excipient : chlorure de magnésium et lactose dans de l’eau injectable Inhalation : 240 | Traitement : 3M, 3F Récupération : 2M, 2F | 0 (solution saline), 0 (excipient), 21, 43, 69 | Signes cliniques de boiterie, réduction de l’activité, réduction de la consommation d’aliments chez 2 mâles à 69 mg/kg. Un animal mâle du groupe traité à 20 mg/kg marquait une préférence pour une patte à partir du jour 14. Signes cliniques indiquant une libération d’histamine le jour 1 et/ou le jour 2 à 69 mg/kg et de manière sporadique par la suite. On a observé une réduction des monocytes chez les femelles de tous les groupes traités. On a observé une augmentation du fibrogène sérique chez un mâle à 69 mg/kg. Augmentation de la synovie, décoloration de la synovie ou des tissus environnants, épaississement du tissu synovial chez 2 mâles à 69 mg/kg. Histopathologie Fin de la phase de traitement Fissures multifocales et érosions du cartilage articulaire, foyers de nécrose du cartilage et légère hyperplasie intimale synoviale chez les mâles à 69 mg/kg. Matériel éosinophile (protéique) présent dans l’espace articulaire de 2 animaux avec des fissures ou des érosions. Chez les femelles à 69 mg/kg, les modifications de l’articulation tibiofémorale comprenaient des fissures (cartilagineuses) ou la formation d’érosion et une hyperplasie intimale synoviale minime. Dégénérescence observée chez un mâle à 43 mg/kg. Fin de la phase de récupération La plupart des modifications tibiofémorales se résolvaient après la période de récupération sauf pour un foyer de dégénérescence dans le cartilage articulaire d’une femelle à 69 mg/kg/jour. |
On considère les résultats sur le larynx de rat (hyperplasie ou métaplasie pavimenteuse) et les cornets nasaux (hyperplasie des cellules caliciformes de l’épithélium) dans les études par inhalation dans les groupes témoins à excipient de chlorure et magnésium et de lévofloxacine formulée dans du chlorure de magnésium comme une réaction d’adaptation. Il s’agit d’un résultat fréquent dans les études par inhalation chez des rats. Ces résultats ne sont pas considérés comme indésirables ni pertinents pour les humains.
L’arthropathie est un résultat reconnu dans les études de toxicité avec des fluoroquinolones en général. Elle a également été observée dans des études rapportées avec de la lévofloxacine. Elle est particulièrement remarquable dans les études chez des rats et des chiens juvéniles, et on l’a observée dans les études par inhalation de doses répétées chez des chiens avec de la lévofloxacine formulée avec du chlorure de magnésium, lorsque les animaux avaient environ sept mois au début du traitement. L’exposition systémique à la lévofloxacine chez les patients après inhalation (240 mg BID) est de 20,8 µg·h/mL (la valeur AUC la plus élevée choisie pour la détermination des marges de sécurité) qui donne une marge de sécurité de 2,3 à 2,6 fois et de 3,5 à 4,4 fois celle des régimes de dosage actuellement approuvés de LevaquinMD (500 mg et 750 mg, respectivement). L’administration de lévofloxacine par inhalation, formulée soit en solution saline soit avec du chlorure de magnésium n’a pas révélé d’effets secondaires autres que ceux déjà reconnus par les études sur l’administration intraveineuse et orale, sauf un effet direct sur les poumons des rats associé à l’impact des particules dans le nez et le larynx. C’est une caractéristique reconnue par les études sur la toxicité de l’inhalation chez les rats.
Mutagénicité
Aucune étude de mutagénicité n’a été menée sur la lévofloxacine administrée par inhalation.
La lévofloxacine n’a induit aucune mutation génétique dans les essais suivants : Essais de mutation bactérienne d’Ames (S. typhimurium et E. coli), essais de mutation directe CHO/HGRPT, essais du micronoyau chez les souris (IV, IP), essais sur les effets à dominance létale chez les souris (IP), essais de réplication non programmée de l’ADN de rats (PO) et essais d’échange de chromatides sœurs chez les souris (SCE) (IP). Elle a été positive dans les essais d’aberration chromosomique in vitro (lignée cellulaire CHL) et dans les essais de SCE (lignée cellulaire CHL/IU).
Cancérogénicité
Aucune étude de cancérogénicité n’a été menée sur la lévofloxacine administrée par inhalation.
La lévofloxacine n’a montré aucun potentiel cancérogène ou oncogène après l’administration par voie alimentaire de 10, 30 ou 100 mg/kg/jour pendant deux ans dans une étude de cancérogénicité chez le rat. La dose la plus élevée était 1,4 ou 6,7 fois la dose la plus élevée recommandée pour l’Homme (750 mg) selon la surface ou la masse corporelle, respectivement. La concentration plasmatique moyenne de lévofloxacine lors de l’épreuve biologique de deux ans sur des rats (à 100 mg/kg/jour) était de 34 % de la concentration stable chez l’Homme après une administration de 500 mg BID.
Dans un modèle de carcinogenèse d’organes multiples de phase 2, la lévofloxacine à une posologie d’environ 668 mg/kg/jour dans l’alimentation pendant 16 semaines n’a pas favorisé le développement de lésions prénéoplasiques ou néoplasiques après le prétraitement avec un certain nombre d’agents cancérogènes à spectre large.
Toxicologie de la reproduction
Aucune étude de toxicologie de la reproduction n’a été menée sur la lévofloxacine administrée par inhalation.
Des recherches ont été effectuées sur la lévofloxacine par administration orale et intraveineuse dans des études sur la fertilité et le développement embryofoetal avec une administration orale dans l’étude périnatale et postnatale.
La lévofloxacine n’a entraîné aucune perturbation de la fertilité ou de la performance reproductive chez le rat à des doses allant jusqu’à 360 mg/kg/jour PO et à 100 mg/kg/jour IV. On a observé une toxicité parentérale chez les deux sexes à 60 et 360 mg/kg/jour PO. Après administration par voie intraveineuse, les DSENO étaient de 10 et 30 mg/kg/jour chez les animaux mâles et femelles, respectivement.
Il n’existe pas de preuve de l’existence d’un effet tératogénique chez les rats (doses allant jusqu’à 810 mg/kg/jour PO et 160 mg/kg/jour IV); le seul effet sur les fœtus étant un retard de maturation dû à une toxicité maternelle. Comme avec les antibiotiques en général, la lévofloxacine était moins bien tolérée chez les lapins et les doses testées étaient inférieures à celles testées chez les rats. Chez le rat, les DSENO étaient de 10 mg/kg/jour pour les deux voies d’administration chez les mères. On n’a observé aucune tératogénicité après administration orale jusqu’à 50 mg/kg/jour ou intraveineuse jusqu’à 25 mg/kg/jour : cependant, on a observé une toxicité maternelle (diminution de la masse corporelle et de la consommation alimentaire) avec des DSENO de 5 et 12,5 mg/kg/jour pour les mères après administration par PO et IV, respectivement.
Dans une étude de toxicité par voie orale périnatale et postnatale chez des rats, il n’y a eu aucun effet associé au traitement sur les générations F1 ou F2 avec la dose la plus élevée de 360 mg/kg/jour. La toxicité maternelle a été observée avec 60 et 360 mg/kg/jour avec la DSENO de 10 mg/kg/jour.
RÉFÉRENCES
- 1.
Geller DE, Flume PA, Griffith DC, Morgan E, White D, Loutit JS et coll.
Pharmacokinetics and Safety of MP-376 (Levofloxacin Inhalation Solution) in cystic fibrosis subjects. Antimicrobial Agents and Chemotherapy, 2011; 55(6) : 2636–40.
- 2.
Geller DE, Flume PA, Staab D, Fischer R, Loutit JS, Conrad DJ; pour le Mpex 204 Study
Group. Levofloxacin inhalation solution (MP-376) in patients with cystic fibrosis with Pseudomonas aeruginosa. Am J Respir Crit Care. 2011; 183 : 1510-16.
- 3.
Lee CK, Boyle MP, Diener-West M, Brass-Ernst L, Noschese M, Zeitlin PL.
Levofloxacin pharmacokinetics in adult cystic fibrosis. Chest. 2007; 131(3) : 796-802.
- 4. Monographie du produit Levaquin, 13 août 2014.
- 5.
Liu HH. Safety profile of the fluoroquinolones: Focus on levofloxacin. Drug Safety 2010;
33(5) : 353-69.
- 6. Stockmann C, Hillyard B, Ampofo K, et coll. Levofloxacin inhalation solution for the treatment of chronic Pseudomonas aeruginosa infection among patients with cystic fibrosis. Expert Rev Respir Med 2015; 9 : 13-22.
- 7. Stockmann C, Sherwin CM, Ampofo K, Spigarelli MG. Development of levofloxacin inhalation solution to treat Pseudomonas aeruginosa in patients with cystic fibrosis. Ther Adv Respir Dis 2014; 8 : 13-21.
- 8. Stuart Elborn J, Geller DE, Conrad D, et coll. A phase 3, open-label, randomized trial to evaluate the safety and efficacy of levofloxacin inhalation solution (APT-1026) versus tobramycin inhalation solution in stable cystic fibrosis patients. J Cyst Fibros 2015; S1569-993 : 310-5.