


Monographie de produit - Ratio-Risedronate
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et teneur | Ingrédients non médicinaux d’importance clinique |
| Orale | Comprimés de 35 mg | Lactose monohydraté Pour obtenir une liste complète, veuillez consulter la section Formes pharmaceutiques, composition et conditionnement. |
INDICATIONS ET UTILISATION CLINIQUE
ratio-RISEDRONATE (risédronate sodique hémipentahydraté) est indiqué pour :
- la prévention et le traitement de l’ostéoporose chez la femme ménopausée;
- le traitement de l’ostéoporose chez les hommes, dans le but d’augmenter la densité minérale osseuse.
Ostéoporose postménopausique : Dans le traitement de l’ostéoporose chez les femmes ménopausées, ratio-RISEDRONATE prévient les fractures ostéoporotiques vertébrales et non vertébrales (fractures de fragilité) et accroît la densité minérale osseuse (DMO) à tous les points du squelette mesurés d’importance clinique dans les fractures ostéoporotiques, y compris la colonne vertébrale, la hanche et le poignet.
L’ostéoporose peut être confirmée par la présence ou des antécédents de fractures ostéoporotiques, ou par la découverte d’une faible masse osseuse (c’est-à-dire au moins 2 É.-T. en dessous de la moyenne préménopausique).
Pour la prévention de l’ostéoporose chez les patientes ménopausées présentant un risque d’être atteintes d’ostéoporose, ratio-RISEDRONATE maintient ou accroît la DMO à tous les points du squelette d’importance clinique.
L’emploi de ratio-RISEDRONATE peut être envisagé chez les femmes ménopausées susceptibles de souffrir d’ostéoporose et chez lesquelles le but clinique est de maintenir la masse osseuse et de réduire le risque de fracture.
Les facteurs tels que les antécédents familiaux d’ostéoporose (particulièrement les antécédents maternels), l’âge, une fracture antérieure, le tabagisme, une DMO modérément faible, un taux élevé de renouvellement osseux, une faible ossature, la race blanche ou asiatique et une ménopause précoce sont associés à un risque accru d’ostéoporose et de fracture.
La durée optimale du traitement n’a pas été déterminée, aussi la nécessité de poursuivre l’administration du médicament doit-elle être réévaluée à intervalles périodiques.
Gériatrie : Dans les études portant sur l’administration du risédronate sodique pour le traitement de l’ostéoporose, 26 % à 46 % des patientes étaient âgées de 65 à 75 ans, et 10 % à 23 % avaient plus de 75 ans. Aucune différence globale n’a été observée quant à l’efficacité ou à l’innocuité entre les personnes âgées et les sujets plus jeunes (< 65 ans) dans les études susmentionnées (voir la section ESSAIS CLINIQUES).
D’après les études réalisées auprès de la population mentionnée précédemment, aucune différence globale n’a été observée quant à l’efficacité ou à l’innocuité du médicament chez ces patients et les sujets plus jeunes (< 65 ans).
Pédiatrie : L’innocuité et l’efficacité chez l’enfant et l’adolescent en pleine croissance n’ont pas été établies.
CONTRE-INDICATIONS
- Les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier. Pour obtenir une liste complète, veuillez consulter la section FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT.
- Hypocalcémie (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
L’hypocalcémie et les autres troubles du métabolisme osseux et minéral doivent être traités efficacement avant l’instauration d’un traitement par ratio-RISEDRONATE (risédronate sodique).
Il est important pour tous les patients de prendre suffisamment de calcium et de vitamine D (voir INTERACTIONS MÉDICAMENTEUSES).
Ostéonécrose de la mâchoire : Les rapports de pharmacovigilance indiquent des cas d’ostéonécrose de la mâchoire rapportés chez des patients traités par des bisphosphonates. La majorité des cas rapportés survenaient à la suite d’interventions dentaires telles que les extractions de dents et ont concerné des patients cancéreux traités par des bisphosphonates intraveineux, mais certains se sont produits chez des patients recevant un traitement oral pour une ostéoporose postménopausique ou d’autres diagnostics. Beaucoup de ces cas présentaient
des signes d’infection localisée, y compris une ostéomyélite. L’ostéonécrose présente des facteurs de risque bien documentés. Il est impossible de déterminer si ces effets sont liés aux bisphosphonates, aux traitements médicamenteux concomitants ou à d’autres traitements, à une pathologie sous-jacente du patient ou à d’autres facteurs de risque concomitants (p. ex., anémie, infection, pathologie orale préexistante). Un examen dentaire avec des soins dentaires préventifs appropriés devra être pris en considération avant l’instauration d’un traitement par les bisphosphonates chez les patients présentant des facteurs de risque concomitants (p. ex., cancer, immunodépression, radiothérapie de la tête et du cou ou mauvaise hygiène buccale). Au cours du traitement, ces patients devront, dans la mesure du possible, éviter toute intervention dentaire invasive. Pour les patients nécessitant une intervention dentaire, il n’existe aucune donnée laissant penser que l’interruption du traitement par le bisphosphonate avant l’intervention réduit le risque d’ostéonécrose de la mâchoire. Le jugement clinique, reposant sur l’évaluation du risque individuel, doit guider la prise en charge des patients devant subir des interventions dentaires.
Fractures fémorales sous-trochantériennes et diaphysaires atypiques : Des fractures atypiques du corps du fémur dites « à faible énergie » ou attribuables à un traumatisme léger ont été signalées chez des patients traités par des bisphosphonates. Ces fractures peuvent se produire n’importe où dans la diaphyse fémorale, juste au-dessous du petit trochanter jusqu’au-dessus de la saillie sus-condylienne; elles ont une orientation transversale ou oblique courte, sans signes probants de comminution osseuse.
Les fractures fémorales atypiques surviennent le plus souvent après un léger traumatisme ou en l’absence de traumatisme dans la région atteinte. Elles peuvent être bilatérales et de nombreux patients signalent des douleurs prodromiques dans la région atteinte, qui se manifestent habituellement sous forme d’une douleur sourde au niveau de la cuisse quelques semaines ou quelques mois avant la fracture complète. Il a en outre été signalé que ces fractures guérissaient mal.
La présence d’une fracture atypique doit être soupçonnée chez tout patient ayant déjà reçu un traitement par un bisphosphonate et qui présente des douleurs à la cuisse ou à l’aine. En outre, la possibilité d’une fracture fémorale incomplète doit être écartée. Les patients présentant une fracture atypique doivent également subir une évaluation visant à déceler les signes et symptômes de fracture du membre controlatéral. L’interruption du traitement par les bisphosphonates doit être envisagée en attendant les résultats d’une évaluation des risques et des bienfaits. Bien qu’aucun lien de cause à effet n’ait été établi, le rôle des bisphosphonates ne peut être écarté.
Appareil locomoteur : Les comptes rendus de pharmacovigilance font état de patients ayant connu des douleurs osseuses, articulaires et(ou) musculaires intenses et parfois invalidantes un jour ou plusieurs mois après la prise de bisphosphonates (voir EFFETS INDÉSIRABLES). Dans la plupart des cas, les symptômes se sont atténués après l’arrêt du traitement. Dans un sous-groupe de patients, l’administration du même médicament ou d’un autre bisphosphonate a provoqué la réapparition des symptômes. En cas de symptômes graves, envisager l’interruption du traitement.
Appareil digestif
Les bisphosphonates peuvent causer des troubles des voies digestives supérieures comme la dysphagie, l’œsophagite, l’ulcère de l’œsophage et l’ulcère gastrique (voir EFFETS INDÉSIRABLES). Comme l’administration de certains bisphosphonates a été associée à une œsophagite et à des ulcères de l’œsophage, les patients doivent prendre ratio-RISEDRONATE en position verticale (c.-à-d. assise ou debout) et avec suffisamment d’eau ordinaire (≥ 120 mL), pour faciliter le passage dans l’estomac et réduire au minimum le risque de survenue de telles réactions. Les patients ne doivent pas s’allonger pendant au moins 30 minutes après avoir pris le médicament. Les professionnels de la santé doivent insister sur l’importance des recommandations posologiques pour les patients ayant des antécédents de troubles œsophagiens (p. ex., inflammation, rétrécissement, ulcère ou troubles de la motilité).
Ophtalmologie
Des troubles oculaires, comprenant la conjonctivite, l’uvéite, l’épisclérite, l’iritite et la sclérite ont été signalés lors du traitement par le risédronate sodique. Les patients présentant d’autres troubles oculaires qu’une conjonctivite non compliquée doivent être adressés à un ophtalmologiste en vue d’une évaluation. En cas de symptômes inflammatoires oculaires, il peut être nécessaire d’interrompre le traitement.
Fonction rénale
Le risédronate sodique n’est pas recommandé chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min).
Populations particulières
Pédiatrie : L’innocuité et l’efficacité du risédronate sodique chez l’enfant et l’adolescent en pleine croissance n’ont pas été établies.
Grossesse : Le risédronate sodique n’est pas destiné à être utilisé pendant la grossesse. Il n’existe aucune étude sur l’emploi du risédronate chez les femmes enceintes.
Allaitement : Le risédronate sodique ne doit pas être utilisé chez les mères qui allaitent. On ignore si le risédronate est excrété dans le lait maternel chez l’humain. Le risédronate a été détecté chez des ratons exposés à des rates en lactation pendant une période de 24 heures après l’administration de la dose, ce qui indique un faible degré de transfert dans le lait. Comme de nombreux médicaments sont excrétés dans le lait maternel chez l’humain et comme les bisphosphonates peuvent avoir des effets indésirables graves chez le nourrisson, on devrait soit cesser l’allaitement, soit mettre fin à l’administration du médicament, en tenant compte de l’importance du médicament pour la mère.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les bisphosphonates peuvent causer des troubles des voies digestives supérieures comme la dysphagie, l’œsophagite, l’ulcère de l’œsophage et l’ulcère gastrique. Il est donc important de suivre les recommandations posologiques (voir POSOLOGIE ET ADMINISTRATION).
Quoique rarement graves, les douleurs musculosquelettiques ont constitué un effet indésirable fréquemment signalé par les patients ayant reçu du risédronate sodique, quelle que soit l’indication ou la forme posologique.
Dans les études portant sur le risédronate sodique pour le traitement de l’ostéoporose, les effets indésirables les plus fréquemment signalés étaient les douleurs abdominales, la dyspepsie et les nausées. De plus, la diarrhée était l’effet indésirable le plus fréquemment signalé avec la dose mensuelle la plus élevée de risédronate sodique.
Effets indésirables au médicament déterminés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables d’un médicament sont utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs.
Administration hebdomadaire : Dans l’essai multicentrique à double insu d’une durée de 1 an, au cours duquel on a comparé l’administration hebdomadaire de risédronate à 35 mg avec l’administration quotidienne de risédronate à 5 mg pour le traitement de l’ostéoporose chez les femmes ménopausées, les profils d’innocuité et de tolérabilité ont été semblables, dans l’ensemble, pour les deux schémas posologiques par voie orale.
La proportion de patientes ayant souffert d’un trouble des voies digestives supérieures et la nature de cette manifestation étaient comparables dans le groupe traité par le risédronate à raison de 35 mg une fois par semaine et dans le groupe ayant reçu le risédronate à raison de 5 mg par jour. En plus des effets indésirables susmentionnés signalés dans le cadre des essais cliniques sur l’ostéoporose, on a signalé de l’arthralgie (risédronate à 35 mg, 2,1 %; risédronate à 5 mg, 1,3 %) chez ≥ 1 % des patientes, et chez un plus grand nombre de patientes recevant une dose de 35 mg de risédronate par semaine que de patientes recevant 5 mg par jour.
Dans l’étude multicentrique à double insu d’une durée de 1 an comparant le traitement par le risédronate à 35 mg (une fois par semaine) avec un placebo dans la prévention de l’ostéoporose chez les femmes ménopausées, les profils d’innocuité et de tolérabilité globaux des deux groupes étaient comparables à l’exception de l’« arthralgie ». En particulier, 1,5 % des patientes du groupe recevant le risédronate à 35 mg (une fois par semaine) et 0,7 % des patientes du groupe placebo ont présenté une arthralgie. On n’a observé aucune différence significative entre les
traitements par le risédronate à 5 mg (une fois par jour) et par le risédronate à 35 mg (une fois par semaine) en ce qui concerne le profil d’innocuité global dans le cadre de cette étude.
Traitement de l’ostéoporose chez les hommes, dans le but d’augmenter la densité minérale osseuse : Dans une étude multicentrique à double insu, menée sur 2 ans et comparant 35 mg de risédronate 1 fois par semaine (n = 191) à un placebo (n = 93) chez des hommes ostéoporotiques, les profils d’innocuité et de tolérabilité globaux des deux groupes thérapeutiques ont été comparables.
Le pourcentage de patients ayant eu un effet indésirable touchant les voies digestives supérieures était plus élevé, et le profil de ces manifestations était plus grave, dans le groupe placebo (18 %) que chez les patients traités par 35 mg de risédronate 1 fois par semaine (8 %).
Outre les effets indésirables décrits précédemment, les effets indésirables suivants ont été signalés chez ≥ 2 % des patients et chez davantage de patients sous risédronate que chez ceux qui recevaient un placebo dans l’étude sur l’ostéoporose chez l’homme (les manifestations sont citées sans notion d’imputabilité) : hypoesthésie (risédronate à 35 mg, 2 %; placebo, 1 %), néphrolithiase (risédronate à 35 mg, 3 %; placebo, 0 %), hypertrophie bénigne de la prostate (risédronate à 35 mg, 5 %; placebo, 3 %) et arythmies (risédronate à 35 mg, 2 %; placebo, 0 %).
Résultats endoscopiques : Les endoscopies réalisées au terme des essais de 1 an dans lesquels on a comparé le risédronate sodique à 35 mg, administré une fois par semaine, avec l’administration quotidienne de risédronate sodique à 5 mg dans le traitement de l’ostéoporose postménopausique n’ont pas mis en lumière de lien entre la dose et le nombre de sujets ayant obtenu des résultats endoscopiques positifs, d’une part, pas plus qu’entre la dose et le siège des anomalies décelées, d’autre part. Ces endoscopies ont été réalisées uniquement chez des patientes consentantes qui se plaignaient de troubles gastro-intestinaux modérés à graves.
Effets indésirables peu courants observés dans les essais cliniques
Les effets indésirables suivants ont été signalés chez ≤ 1 % des patients ayant reçu le risédronate quelle que soit l’indication.
- Peu fréquents (de 0,1 à 1,0 %) : duodénite, iritis.
- Rares (< 0,1 %) : anomalies des épreuves fonctionnelles hépatiques, glossite.
Résultats hématologiques et biologiques anormaux
De faibles diminutions asymptomatiques des concentrations sériques de calcium et de phosphore ont été observées chez certains patients (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacodynamie).
De rares cas de leucémie ont été signalés à la suite d’un traitement par des bisphosphonates. L’existence d’un lien de causalité avec le traitement ou la maladie sous-jacente du patient n’a pas été établie.
Effets indésirables du médicament déterminés à la suite de la surveillance après commercialisation
Réactions d’hypersensibilité et réactions cutanées : Rarement, œdème de Quincke, éruption cutanée généralisée et toxidermies bulleuses, parfois graves.
Appareil locomoteur et tissus conjonctifs : De très rares cas de fracture de la diaphyse fémorale dite « à faible énergie » ont été signalés (voir MISES EN GARDE ET PRÉCAUTIONS).
Ostéonécrose de la mâchoire : Quoique rarement, des cas d'ostéonécrose de la mâchoire ont été signalés (voir MISES EN GARDE ET PRÉCAUTIONS).
Réactions ophtalmologiques : De rares cas de conjonctivite, d’épisclérite, d’iritis, de sclérite et d’uvéite ont été signalés (voir MISES EN GARDE ET PRÉCAUTIONS).
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Aucune étude portant expressément sur les interactions médicamenteuses n’a été effectuée avec les comprimés de risédronate sodique. Les études expérimentales chez l’animal ont démontré que le risédronate était très concentré dans l’os et qu’il n’était retenu qu’en quantité minimale dans les tissus mous. On n’a détecté de métabolite ni dans l’organisme en général, ni dans l’os. La liaison du risédronate aux protéines plasmatiques chez l’humain est faible (24 %), de sorte que le potentiel d’interaction avec d’autres médicaments qui se lient aux protéines est minime. Dans une autre étude chez l’animal, on n’a noté aucun signe d’induction enzymatique hépatique microsomale. En résumé, le risédronate sodique ne subit aucun métabolisme général, n’induit pas les enzymes du cytochrome P450 et affiche un faible taux de liaison protéique. Par conséquent, on ne s’attend pas à ce que ratio-RISEDRONATE interagisse avec d’autres médicaments par un déplacement de la liaison protéique, une induction enzymatique ou une altération du métabolisme d’autres agents.
Interactions médicament-médicament
Les sujets des essais cliniques ont été exposés à une vaste gamme de médicaments concomitants d’emploi courant (y compris des AINS, des antagonistes des récepteurs H2, des inhibiteurs de la pompe à protons, des antiacides, des antagonistes du calcium, des bêta-bloquants, des diurétiques thiazidiques, des glucocorticoïdes, des anticoagulants, des anticonvulsivants et des glucosides cardiotoniques), et aucun signe d’interaction cliniquement significative n’a été relevé.
Les médicaments mentionnés dans le tableau 1 proviennent de rapports de cas d’interaction médicamenteuse ou d’études, ou encore d’interactions prévisibles en raison de l’ampleur attendue et de la gravité de l’interaction (c’est-à-dire celles qui sont identifiées comme contre-indiquées).
| Tableau 1 Interactions médicament-médicament établies ou possibles avec le risédronate sodique | |||
| Risédronate sodique | Réf | Effet | Commentaire clinique |
Antiacides et suppléments de calcium contenant des cations polyvalents (comme le calcium, le magnésium, l’aluminium et le fer) | EC/T | Interférence avec l’absorption du risédronate. | Ces médicaments doivent être administrés à un autre moment de la journée que lors de l’administration du risédronate sodique (voir POSOLOGIE ET ADMINISTRATION). |
| Hormonothérapie substitutive (HTS) | EC | Pas d’effet clinique significatif pour le risédronate sodique. | S'il y a lieu, le risédronate sodique peut être utilisé en même temps qu’une HTS. |
Antagonistes des récepteurs H2 et inhibiteurs de la pompe à protons (IPP) | EC | Parmi les utilisateurs d’anti-H2 et d’IPP, l’incidence des effets indésirables des voies digestives supérieures a été comparable entre les patients traités par le risédronate sodique et ceux qui ont reçu un placebo. | Dans une étude de 1 an qui visait à comparer des posologies hebdomadaire et quotidienne de risédronate sodique chez des femmes ménopausées, au moins 9 % des participantes prenaient des anti-H2 et/ou des IPP, et ce, tant dans le groupe recevant 35 mg, une fois par semaine, que dans le groupe recevant 5 mg par jour. |
| Légende : EC = Essai clinique; T = Théorique | |||
Dans l’étude d’un an au cours de laquelle on a comparé l’administration de risédronate à 35 mg une fois par semaine à l’administration de risédronate à 5 mg une fois par jour, 56 % des sujets ont dit prendre de l’AAS et 41 % ont dit prendre des AINS. L’incidence d’effets indésirables touchant les voies digestives supérieures a été comparable chez les deux groupes, que leur traitement ait été hebdomadaire ou quotidien.
Interactions médicament-aliments
Les avantages cliniques peuvent être compromis si ratio-RISEDRONATE n’est pas pris à jeun. Voir POSOLOGIE ET ADMINISTRATION pour des renseignements concernant la posologie du médicament.
Interactions médicament-herbes médicinales
Les interactions avec les herbes médicinales n’ont pas été étudiées.
Interactions médicament-épreuves de laboratoire
On sait qu’il y a interférence entre les bisphosphonates et les agents d’imagerie osseuse. On n’a cependant pas mené d’études visant précisément ratio-RISEDRONATE.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Les patients doivent recevoir un supplément de calcium et de vitamine D si l’apport alimentaire est insuffisant (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités).
- Le risédronate sodique doit être pris à jeun au moins 30 minutes avant le premier aliment, la première boisson (sauf l’eau ordinaire) ou tout autre médicament de la journée. Les aliments, les médicaments et les autres boissons que l’eau ordinaire peuvent nuire à l’absorption du risédronate sodique (voir Posologie recommandée et ajustement posologique).
- Les patients doivent avaler le comprimé entier de risédronate sodique en position verticale, avec suffisamment d’eau ordinaire (≥ 120 mL) afin de faciliter le passage du médicament dans l’estomac.
Les patients qui prennent du risédronate sodique ne doivent pas s’allonger pendant au moins
30 minutes après avoir pris le médicament (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités).
Les comprimés de risédronate sodique ne doivent pas être mâchés, coupés ou écrasés (voir
MISES EN GARDE ET PRÉCAUTIONS, Généralités).
- Les médicaments qui contiennent des cations polyvalents (p. ex., calcium, magnésium, aluminium et fer) peuvent perturber l’absorption du risédronate sodique. Par conséquent, ils doivent être administrés à un autre moment de la journée que le risédronate sodique.
Posologie recommandée et ajustement posologique
Pour toutes les indications et les posologies : Il est important d’informer les patients d’accorder une attention particulière aux recommandations posologiques, car le défaut de s’y conformer pourrait nuire aux avantages cliniques du traitement.
Traitement de l’ostéoporose postménopausique : La posologie recommandée est de 35 mg une fois par semaine, par voie orale.
Prévention de l’ostéoporose postménopausique : La posologie recommandée est de 35 mg une fois par semaine, par voie orale.
Traitement de l’ostéoporose chez les hommes, dans le but d’augmenter la densité minérale osseuse : La posologie recommandée est de 35 mg une fois par semaine, par voie orale.
Insuffisance rénale : Aucun ajustement de la posologie n’est nécessaire chez les patients dont la clairance de la créatinine est ≥ 30 mL/min, ni chez les personnes âgées. L’emploi du risédronate sodique n’est pas recommandé chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min).
Gériatrie : Aucun ajustement posologique n’est nécessaire chez les patients âgés (voir INDICATIONS ET UTILISATION CLINIQUE, Gériatrie).
Dose oubliée
Si les patients oublient de prendre leur dose hebdomadaire de ratio-RISEDRONATE à 35 mg le jour prévu, ils doivent prendre 1 comprimé de ratio-RISEDRONATE le jour où ils constatent leur oubli. Par la suite, ils prendront leur comprimé le jour habituel, revenant ainsi à leur schéma de traitement initial de 1 comprimé, 1 fois par semaine, le jour initialement désigné. Les patients ne doivent pas prendre 2 comprimés le même jour.
SURDOSAGE
On peut s’attendre chez certains patients à des diminutions du taux sérique de calcium à la suite d’un surdosage important. Il est également possible que certains de ces patients présentent des signes et des symptômes d’hypocalcémie.
Du lait ou des antiacides contenant du calcium, du magnésium et de l’aluminium peuvent être administrés pour chélater le risédronate sodique et réduire l’absorption du médicament. En cas de surdosage important, on peut envisager d’éliminer le médicament non absorbé par lavage gastrique, pourvu que ce dernier soit réalisé dans un délai de 30 minutes suivant l’ingestion. Les modalités habituellement efficaces dans le traitement de l’hypocalcémie, y compris l’administration de calcium par voie intraveineuse, devraient ramener le taux de calcium ionisé à la normale et soulager les signes et les symptômes d’hypocalcémie.
Pour connaître les mesures à prendre dans les cas d’un surdosage présumé, prière de communiquer avec le centre antipoison de sa région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le risédronate sodique, un pyridinylbisphosphonate qui se présente sous forme hémipentahydratée avec une petite quantité de forme monohydratée, inhibe la résorption ostéoclastique des os et module le métabolisme osseux. Le risédronate a une haute affinité avec les cristaux d’hydroxylapatite dans les os et est un puissant inhibiteur de la résorption osseuse. Au niveau cellulaire, le risédronate inhibe les ostéoclastes. Les ostéoclastes adhèrent normalement à la surface des os, mais montrent des signes de résorption active réduite (p. ex., absence de bordure plissée). L’hystomorphométrie chez les rats, les chiens, les pourceaux miniatures et les humains a montré que le traitement au risédronate réduisait le renouvellement osseux (c.-à-d. la fréquence d’activation, soit la fréquence à laquelle les foyers de remodelage osseux sont activés) et la résorption osseuse aux foyers de remodelage.
Pharmacodynamie
Traitement et prévention de l’ostéoporose chez les femmes ménopausées : L’ostéoporose est une maladie osseuse dégénérative et invalidante caractérisée par une diminution de la masse osseuse et une augmentation du risque de fracture de la colonne vertébrale, de la hanche et du poignet. Le diagnostic peut être confirmé par la découverte d’une faible masse osseuse, d’une fracture révélée par radiographie, d’antécédents de fracture ostéoporotique, d’une diminution de
la taille ou d’une cyphose indiquant une fracture vertébrale. L’ostéoporose se produit chez les hommes et les femmes, mais elle est plus courante chez les femmes après la ménopause.
Chez l’humain en bonne santé, la formation et la résorption osseuses sont étroitement liées; le vieil os est résorbé et remplacé par de l’os nouvellement formé. Dans le cas de l’ostéoporose postménopausique, la résorption osseuse l’emporte sur l’ostéoformation, ce qui entraîne une perte osseuse et un risque accru de fracture osseuse. Après la ménopause, le risque de fracture de la colonne vertébrale et de la hanche augmente de façon très marquée; environ 40 % des femmes âgées de 50 ans subiront, avant leur décès, une fracture de la colonne vertébrale, de la hanche ou du poignet attribuable à l’ostéoporose. Le risque de fracture est 5 fois plus élevé chez un sujet ayant déjà subi une fracture ostéoporotique que chez celui qui n’a jamais subi de fracture. Un homme sur cinq de plus de 50 ans subira une fracture ostéoporotique, le plus souvent au niveau de la colonne vertébrale, de la hanche ou du poignet.
Le traitement par le risédronate sodique diminue le taux élevé de renouvellement osseux et corrige le déséquilibre entre la résorption osseuse et l’ostéoformation, typique de l’ostéoporose postménopausique. Dans les essais cliniques, l’administration de risédronate à des femmes ménopausées s’est traduite, à des doses quotidiennes d’aussi peu que 2,5 mg, par des diminutions liées à la dose des marqueurs biochimiques du renouvellement osseux, y compris les marqueurs urinaires de la résorption osseuse et les marqueurs sériques de l’ostéoformation. À 5 mg par jour, la régression des marqueurs de la résorption s’est manifestée dans un délai de 14 jours de traitement. Les variations des marqueurs de l’ostéoformation ont été observées plus tard que les changements des marqueurs de la résorption, phénomène attendu vu l’interdépendance de la formation et de la résorption osseuses; on a noté une régression d’environ 20 % de l’ostéoformation dans un délai de 3 mois de traitement. Les marqueurs du renouvellement osseux ont atteint un nadir se situant environ 40 % en dessous des valeurs de départ au sixième mois du traitement et sont demeurés stables pendant un traitement ininterrompu d’une durée allant jusqu’à 3 ans.
Ces données démontrent qu’une dose quotidienne de 5 mg de risédronate administrée à des femmes ménopausées amène une réduction rapide de la résorption osseuse sans suppression exagérée de l’ostéoformation. Le renouvellement osseux diminue dès les 2 premières semaines de traitement et, au plus, dans un délai d’environ 6 mois, avec l’obtention d’un nouvel état d’équilibre qui se rapproche plus étroitement du taux de renouvellement osseux de la femme préménopausée.
Lors d’études évaluant l’administration hebdomadaire de risédronate dans le traitement de l’ostéoporose chez des femmes ménopausées, on a observé des baisses régulières du taux des marqueurs de la résorption osseuse (de 50 à 60 %) et de l’ostéoformation (de 30 à 40 %) après 12 mois.
L’inhibition de la résorption osseuse a donné lieu, dans un délai de 6 mois, à des diminutions asymptomatiques et habituellement transitoires, par rapport aux valeurs de départ, du calcium sérique (environ 2 %) et du phosphate sérique (environ 5 %), de même qu’à des augmentations compensatoires de l’hormone parathyroïde (PTH) sérique, chez les patientes traitées par le risédronate à raison de 5 mg par jour dans le cadre d’essais sur l’ostéoporose postménopausique.
Aucune autre diminution du calcium ni du phosphate sériques, ni augmentation de la PTH, n’a été observées chez des femmes ménopausées traitées pendant une période allant jusqu’à 3 ans. Lors des deux essais de 1 an sur le traitement de l’ostéoporose chez des femmes ménopausées ayant permis de comparer l’administration de risédronate sodique à 35 mg une fois par semaine et celle de risédronate sodique à 5 mg par jour, les variations moyennes du calcium, du phosphate et de la PTH sériques par rapport aux valeurs de départ ont été similaires pour les schémas posologique intermittent lorsque comparé au schéma posologique quotidien.
En accord avec les effets du risédronate sur les marqueurs biochimiques du renouvellement osseux, des doses orales quotidiennes de seulement 2,5 mg ont produit des augmentations significatives et liées à la dose de la densité minérale osseuse (DMO) de la colonne lombaire (2,5 mg de risédronate : de 3 % à 3,7 % ; 5 mg de risédronate : de 4 % à 4,5 %) après 12 mois de traitement dans des essais de grande envergure portant sur l’ostéoporose postménopausique. On a également observé, sur la même période, une réponse liée à la dose en mesurant la DMO du col fémoral (2,5 mg de risédronate : de 0,7 % à 0,9 %; 5 mg de risédronate : de 1,5 % à 2 %). Dans l’étude de 1 an au cours de laquelle on a comparé l’administration de risédronate sodique à 35 mg une fois par semaine à l’administration de risédronate sodique à 5 mg une fois par jour, les résultats des deux groupes thérapeutiques ont été semblables au chapitre de la variation moyenne par rapport aux valeurs de départ de la DMO de la colonne lombaire, de tout le fémur proximal, du grand trochanter et du col fémoral (voir ESSAIS CLINIQUES, Traitement de l’ostéoporose chez les femmes ménopausées).
Traitement de l’ostéoporose chez les hommes, dans le but d’augmenter la densité minérale osseuse : Dans un essai clinique de 2 ans sur le traitement de l’ostéoporose chez les hommes, l’administration de risédronate à raison de 35 mg 1 fois par semaine a réduit le N-télopeptide du collagène sous forme liée (NTX) dans l’urine (un marqueur de la résorption osseuse) et la phosphatase alcaline osseuse (PAL-O) sérique (un marqueur de l’ostéoformation) d’environ 40 et 30 % respectivement par rapport aux valeurs initiales en 12 mois. Les marqueurs de renouvellement osseux ont tous connu une diminution statistiquement significative par rapport aux valeurs initiales et comparativement au placebo pour toutes les mesures effectuées au cours de l’étude. La diminution du renouvellement osseux s’observait dans les 3 mois suivant l’instauration du traitement et se maintenait tout au long de l’étude de 2 ans.
Pharmacocinétique
| Tableau 2 Résumé des paramètres pharmacocinétiques du risédronate | ||||||
Cmax (ng/mL) | tmax (h) | t ½, z (h) | ASC0-∞ (ng•h/mL) | Clairance (L/h/kg) | Vz (L/kg) | |
| comprimé de 35 mg; dose multipleb, état d’équilibre | 10,6 | 0,49 | n.d. | 53,3 | 12,9 | n.d. |
b administré une fois par semaine t ½ , z est la demi-vie de la phase exponentielle terminale. Vz est le volume final de distribution non corrigé pour la biodisponibilité. n.d. non déterminé. | ||||||
Absorption : Après l’administration par voie orale d’un comprimé pelliculé, l’absorption, qui intéresse l’ensemble des voies digestives supérieures, est relativement rapide (tmax ~ 1 heure).
L’absorption n’est pas liée à la dose jusqu’à concurrence de 75 mg deux jours consécutifs par mois ; l’exposition générale augmente de manière non proportionnelle à 150 mg (environ 2 fois supérieure à l’augmentation proportionnelle escomptée d’après la dose). Un état d’équilibre sérique est observé dans un délai de 57 jours d’administration quotidienne. La biodisponibilité orale moyenne du comprimé pelliculé à 30 mg se situe à 0,63 % et est bioéquivalente à celle d’une solution. Lorsque le produit est administré 30 minutes avant le petit déjeuner, l’étendue de l’absorption est réduite de 55 % comparativement à l’administration à jeun (c.-à-d. aucun aliment ni boisson 10 heures avant l’administration ou 4 heures après celle-ci). L’administration 1 heure avant le petit déjeuner réduit le degré d’absorption de 30 % comparativement à l’administration à jeun. L’administration 30 minutes avant le petit déjeuner ou 2 heures après un repas donne des résultats semblables quant à l’étendue de l’absorption.
Distribution : Le volume de distribution moyen à l’état d’équilibre est de 6,3 L/kg chez l’humain. La liaison protéique du médicament dans le plasma humain est d’environ 24 %. Les études précliniques effectuées chez des rats et des chiens auxquels on a administré par voie intraveineuse des doses uniques de risédronate marquées au 14C indiquent qu’environ 60 % de la dose est distribuée dans l’os. Le reste de la dose est excrété dans l’urine. Après l’administration de doses orales répétées à des rats, le captage du risédronate dans les tissus mous a été jugé minime (de 0,001 % à 0,01 %), et la concentration du médicament a diminué rapidement après la dernière dose.
Métabolisme : Aucune donnée ne permet de croire que le risédronate subit un métabolisme général.
Excrétion : Environ la moitié de la dose absorbée est excrétée dans l’urine dans un délai de 24 heures, et 85 % d’une dose intraveineuse est récupérée dans l’urine sur une période de 28 jours. La clairance rénale moyenne est de 105 mL/min (CV = 34 %) et la clairance totale moyenne, de 122 mL/min (CV = 19 %), la différence reflétant principalement une clairance non rénale ou une clairance secondaire à l’adsorption osseuse. La clairance rénale n’est pas liée à la concentration, et il existe une relation linéaire entre la clairance rénale et la clairance de la créatinine. La fraction non absorbée du médicament est éliminée sous forme intacte dans les fèces. Après l’absorption du risédronate, on obtient une aire sous la courbe de la concentration sérique en fonction du temps multiphasique avec une demi-vie initiale d’environ 1,5 heure et une demi-vie exponentielle terminale de 480 heures. Bien que l’on ignore le taux auquel les bisphosphonates sont éliminés de l’os humain, on a émis l’hypothèse selon laquelle la demi-vie de 480 heures correspondrait au délai de dissociation du risédronate de la surface osseuse.
Populations particulières et états pathologiques
Pédiatrie : Les paramètres pharmacocinétiques du risédronate n’ont pas été étudiés chez les sujets de moins de 18 ans.
Gériatrie : La biodisponibilité et l’élimination du risédronate sont semblables chez les personnes âgées (> 65 ans) et les sujets plus jeunes. Aucun ajustement de la posologie n’est nécessaire.
Sexe : La biodisponibilité et l’élimination du risédronate à la suite d’une administration orale sont semblables chez l’homme et la femme.
Race : Les différences pharmacocinétiques attribuables à la race n’ont pas été étudiées.
Insuffisance hépatique : On ne s’est livré à aucune étude pour évaluer l’innocuité ou l’efficacité du risédronate chez les patients atteints d’une insuffisance hépatique. Le risédronate n’est pas métabolisé dans les préparations hépatiques de rat, de chien et d’humain. D’infimes quantités (< 0,1 % de la dose intraveineuse) du médicament sont excrétées dans la bile chez le rat. Il est donc peu probable qu’il faille modifier la dose chez les patients atteints d’insuffisance hépatique.
Insuffisance rénale : Le risédronate est excrété intact principalement par les reins. Aucun ajustement posologique n’est nécessaire chez les patients atteints d’une insuffisance rénale légère à modérée (clairance de la créatinine > 30 mL/min). On estime que l’exposition au risédronate augmente de 44 % chez les patients dont la clairance de la créatinine est de 20 mL/min. L’emploi du risédronate n’est pas recommandé chez les patients atteints d’une insuffisance rénale grave (clairance de la créatinine < 30 mL/min) en raison d’une expérience clinique insuffisante.
Polymorphisme génétique : Il n’existe aucune donnée.
ENTREPOSAGE ET STABILITÉ
Conserver les comprimés dans leur emballage d’origine à une température ambiante contrôlée (15 °C et 30 °C), à l’abri de la lumière.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT ratio-RISEDRONATE est offert en comprimés pelliculés orange pâle, de forme allongée, dosés à 35 mg et gravés de l’inscription « rph » d’un côté et « R51 » de l’autre. Chaque boîte contient 4 comprimés emballés sous coque.
Ingrédient médicinal : Chaque comprimé pelliculé ratio-RISEDRONATE pour administration orale renferme l’équivalent de 35 mg de risédronate sodique anhydre sous la forme hémipentahydratée avec une petite quantité de forme monohydratée.
Ingrédients non médicinaux : Cellulose microcristalline, crospovidone, dioxyde de titane, FD&C jaune, hydroxypropylméthylcellulose, lactose monohydraté, oxyde de fer jaune, oxyde de fer rouge, polyéthylèneglycol, silice colloïdale, stéarate de magnésium.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Risédronate sodique hémipentahydraté
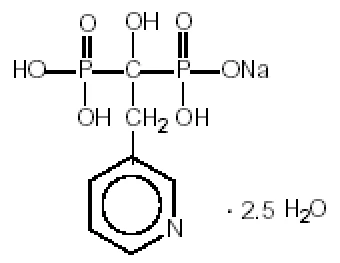
Nom chimique : Les comprimés ratio-RISEDRONATE renferment du risédronate sodique sous la forme hémipentahydratée avec une petite quantité de forme monohydratée. Le nom chimique du risédronate sodique est : sel monosodique [1-hydroxy-2-(3-pyridinyl)éthylidène]bis[acide phosphonique].
Formule moléculaire : C7H10NO7P2Na•2,5H2O
Formule développée :
Masse moléculaire : Forme anhydre : 305,10 g/mol
Forme hémipentahydratée : 350,13 g/mol
Propriétés physico-chimiques :
Solubilité : Le risédronate sodique est soluble dans une solution de phosphate bipotassique ayant un pH de 7,0, dans l’hydroxyde de sodium 0,1 N et dans l’eau; il est très légèrement soluble dans l’acide chlorhydrique 0,1 N, pratiquement insoluble dans l’éthanol et insoluble dans l’isopropanol.
pH d’une solution : Le pH d’une solution aqueuse de risédronate sodique à 1,0 % est de 4,15.
pKa : Les 5 valeurs pKa du risédronate sodique sont les suivantes : pK1 = 1,6 ± 0,2, pK2 = 2,2 ± 0,2, pK3 = 5,9 ± 0,1, pK4 = 7,1 ± 0,1 et pK5 = 11,7 ± 0,3.
Description : Le risédronate sodique est une fine poudre cristalline de couleur blanche à blanc cassé.
ESSAIS CLINIQUES
Une étude à l’insu, à répartition aléatoire et avec double permutation a été menée afin de comparer la biodisponibilité d’une dose unique de ratio-RISEDRONATE en comprimé de 35 mg à celle de PrACTONEL® en comprimé de 35 mg chez des sujets volontaires à jeun, de sexe masculin, en bonne santé (n = 46). Les résultats montrent la bioéquivalence des comprimés ratio-RISEDRONATE à 35 mg et des comprimés PrACTONEL® à 35 mg. Le tableau 3 présente un résumé de ces résultats :
Tableau 3 Acide risédronique (1 × 35 mg) D’après les données mesurées Non corrigé en fonction de la puissance Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | ratio- RISEDRONATE risédronate sodique hémipentahydraté comprimé à 35 mg ratiopharm inc., Canada | PrActonel® risédronate sodique hémipentahydraté comprimé à 35 mg Procter & Gamble Pharmaceuticals, Canada | Rapport des moyennes géométriques (%) | IC à 90 % |
ASC0-T (pg•h/mL) | 24264,19 30738,98 (102,75) | 23654,63 28211,81 (70,73) | 102,58 % | 88,40 – 119,02 % |
ASC0-I (pg•h/mL) | 25366,57 31889,78 (101,59) | 24618,51 29227,63 (70,30) | 103,04 % | 89,01 – 119,28 % |
Cmax (pg/mL) | 7716,97 9920,04 (98,73) | 7325,69 9222,79 (92,28) | 105,34 % | 89,84 – 123,52 % |
Tmax§ (h) | 1,05 (45,92) | 1,34 (53,74) | ||
T½ § (h) | 2,58 (22,74) | 2,38 (26,55) | ||
§ Exprimé sous forme de moyenne arithmétique (% CV) seulement
Traitement de l’ostéoporose chez les femmes ménopausées
Aspects démographiques de l’étude et méthodologie de l’essai
| Tableau 4 Résumé des aspects démographiques des patientes pour les essais cliniques sur le risédronate dans le traitement de l’ostéoporose chez les femmes ménopausées | ||||||
| No d’étude | Méthodologie de l’essai | Posologie | Durée | Patientes n = nombre | Groupe d’âge (âge moyen) | Supplément quotidien** |
| Vitamine D | ||||||
| 5 | R, CA, DI, MC, GP | 5 mg/jour 35 mg/sem* 50 mg/sem* | 12 mois | 1 456 | 48-95 (67,9) | ≤ 500 UI |
R : répartition aléatoire; CA: contrôlée par un traitement actif; DI : double insu; MC : multicentrique; GP : groupes parallèles.
* Placebo les autres jours du traitement.
Dans le cadre de l’étude 5, les femmes ménopausées ont été recrutées sur la base d’une faible masse osseuse au niveau de la colonne lombaire (c’est-à-dire plus de 2 É.-T. en dessous de la moyenne préménopausique) plutôt qu’en fonction des antécédents de fracture vertébrale.
Lors de l’étude 5, les patientes présentaient soit une masse osseuse de la colonne lombaire excédant 2,5 É.-T. sous la moyenne préménopausique, soit une masse osseuse de la colonne lombaire excédant 2,0 É.-T. sous la moyenne préménopausique et une fracture vertébrale préexistante.
Les patientes qui présentaient, au départ, des troubles des voies digestives supérieures ou des antécédents de telles anomalies n'étaient pas exclues d’emblée des études sur l’administration hebdomadaire de risédronate dans le traitement de l’ostéoporose, pas plus d’ailleurs que celles qui prenaient de l’AAS, des AINS ou des médicaments habituellement utilisés dans le traitement d’ulcères gastroduodénaux.
Résultats de l’étude 5
| Tableau 5 Comparaison entre les administrations hebdomadaire et quotidienne de risédronate dans le traitement de l’ostéoporose chez les femmes ménopausées – Analyse du principal paramètre d’efficacité chez les patientes s’étant rendues au terme de l’essai | ||
| Critères d’évaluation | Risédronate à 5 mg par jour Augmentation moyenne de la DMO % (Intervalle de confiance de 95 %) | Risédronate à 35 mg une fois par semaine Augmentation moyenne de la DMO % (Intervalle de confiance de 95 %) |
| n = 391 | n = 387 | |
| 12 mois Colonne lombaire | 4,0 (3,7; 4,3) | 3,9 (3,6; 4,3) |
Les résultats de l’analyse en intention de traiter selon la méthode de report de la dernière observation concordent avec ceux de l’analyse du principal paramètre d’efficacité réalisée chez les femmes ayant mené l’essai à bonne fin. Aucune différence significative sur le plan statistique n’a été observée entre les deux groupes de traitement au bout de 1 an quant à l’augmentation de la DMO par rapport aux valeurs de départ en d’autres points du squelette (tout le fémur proximal, le col fémoral et le grand trochanter). Compte tenu des résultats obtenus pour la DMO, il a été conclu que le risédronate administré à raison de 35 mg, une fois par semaine, est équivalent sur le plan thérapeutique au risédronate administré à raison de 5 mg par jour.
Dans les essais sur le risédronate administré à raison de 5 mg par jour, des modifications de la DMO de cette ampleur ont été associées à une diminution significative de l’incidence des fractures par rapport au placebo (voir le tableau 5). Cette équivalence thérapeutique est corroborée par le fait qu’au cours de l’étude de 1 an comparant l’administration hebdomadaire de 35 mg avec l’administration quotidienne de 5 mg de risédronate, aucune différence significative sur le plan statistique n’a été observée entre les groupes de traitement pour ce qui est du nombre de sujets ayant subi au moins 1 nouvelle fracture vertébrale au bout de 1 an. Le risédronate à 35 mg administré une fois par semaine est aussi sûr et efficace que le risédronate à 5 mg administré une fois par jour pour le traitement de l’ostéoporose postménopausique.
Prévention de l’ostéoporose chez les femmes ménopausées
Aspects démographiques de l’étude et méthodologie de l’essai
| Tableau 6 Résumé des aspects démographiques des patientes pour les essais cliniques sur le risédronate dans la prévention de l’ostéoporose chez les femmes ménopausées | |||||||
No d’étude | Plan de l'étude | Posologie | Durée | Sujets d’étude n = nombre | Groupe d’âge (âge moyen) | Supplément quotidien | |
| Calcium élémentaire | Vitamine D | ||||||
| 10 | R, DI, CP, MC, GP | 35 mg/sem Placebo | 1 an | 280 | 44-64 (53,6) | 1000 mg | 400 UI |
R : répartition aléatoire; CP : contrôlée par un placebo; DI : double insu; MC : multicentrique; GP : groupes parallèles.
L’étude 10 incluait des femmes ménopausées depuis 6 mois à 5 ans sans ostéoporose. Toutes les participantes ont reçu 1 000 mg de calcium élémentaire et 400 UI de vitamine D par jour.
Résultats de l’étude 10
| Tableau 7 Effet du risédronate à 35 mg une fois par semaine sur la densité minérale osseuse chez les femmes ménopausées sans ostéoporose | |||
| Critères d’évaluation | Risédronate à 35 mg une fois par semaine Augmentation moyenne de la DMO % | Placebo Augmentation moyenne de la DMO % | Différence moyenne par rapport au placebo % |
| 6 mois Colonne lombaire Trochanter Col fémoral | 1,7 1,0 0,4 | −0,5 −0,4 −1,0 | 2,2* 1,3* 1,4* |
| 12 mois Colonne lombaire Trochanter Col fémoral | 1,9 1,0 0,3 | −1,1 −0,7 −1,0 | 3,0* 1,7* 1,3** |
vs placebo : *p ≤ 0,0001; **p = 0,0041
Traitement de l’ostéoporose chez les hommes, dans le but d’augmenter la densité minérale osseuse
Aspects démographiques de l’étude et méthodologie de l’essai
| Tableau 8 Résumé des aspects démographiques des patients pour les essais cliniques sur le risédronate dans le traitement de l’ostéoporose chez les hommes, dans le but d’augmenter la densité minérale osseuse | |||||||
No d’étude | Plan de l’étude | Posologie | Durée | Sujets d’étude n = nombre | Groupe d’âge (âge moyen) | Supplément quotidien | |
| Calcium élémentaire | Vitamine D | ||||||
| 12 | R, DI, CP, MC, GP | 35 mg/sem Placebo | 2 ans | 191 93 | 36-84 (60,8) | 1000 mg | 400-500 UI |
R : répartition aléatoire; CP : contrôlée par un placebo; DI : double insu; MC : multicentrique; GP : groupes parallèles.
Les patients qui présentaient, au départ, des troubles des voies digestives supérieures ou des antécédents de telles anomalies n’étaient pas exclus d’emblée de l’étude de 2 ans sur le traitement de l’ostéoporose chez les hommes, pas plus d’ailleurs que ceux qui prenaient de l’AAS, des AINS ou des médicaments habituellement utilisés dans le traitement d’ulcères gastroduodénaux.
Résultats de l’étude 12
On a démontré l’efficacité, mesurée par la variation de la DMO, du risédronate à la dose de 35 mg 1 fois par semaine dans le traitement de l’ostéoporose chez les hommes. Tous les patients de cette étude ont reçu un supplément de 1000 mg/jour de calcium et 400 à 500 UI/jour de vitamine D. Le risédronate à 35 mg a entraîné une augmentation moyenne significative de la DMO de la colonne lombaire, du col fémoral, du trochanter et de la hanche totale, comparativement au placebo dans le cadre d’une étude sur 2 ans (colonne lombaire, 4,5 %; col 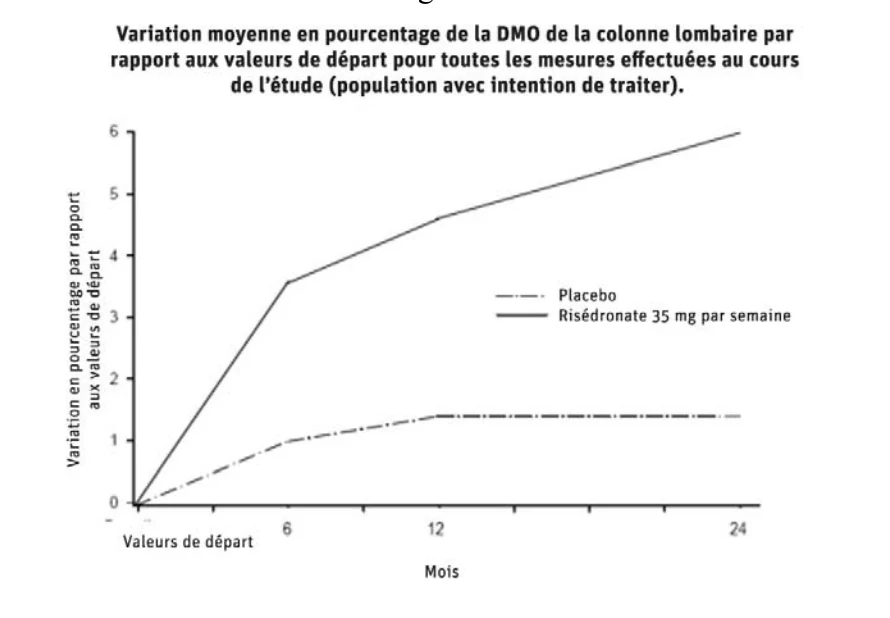
fémoral, 1,1 %; trochanter, 2,2 % et hanche totale, 1,5 %). On a observé des augmentations statistiquement significatives de la DMO de la colonne lombaire dans les 6 mois suivant l’instauration du traitement par le risédronate. La variation en pourcentage de la DMO de la colonne lombaire par rapport à sa valeur de départ était significativement plus élevée dans le groupe risédronate à 35 mg 1 fois par semaine que dans le groupe placebo aux mois 6, 12 et 24 (voir la figure 1).
Figure 1
PHARMACOLOGIE DÉTAILLÉE
Un grand nombre de données précliniques viennent étayer la normalité qualitative de l’os formé pendant le traitement par le risédronate sodique à des doses thérapeutiques, ce que confirme d’ailleurs l’expérience clinique. Chez les animaux ovariectomisés, le risédronate a fait preuve d’une puissante activité anti-ostéoclastes et antirésorption, en augmentant la masse osseuse et la résistance biomécanique en fonction de la dose. Le traitement par le risédronate a maintenu la corrélation positive entre la DMO et la résistance osseuse. Chez les chiens intacts, le risédronate a entraîné un équilibre osseux positif au niveau de l’unité multicellulaire de base.
L’administration prolongée de risédronate par voie orale à des rats ovariectomisés (jusqu’à 2,5 mg/kg/jour pendant 12 mois) et à des pourceaux miniatures ovariectomisés (jusqu’à 2,5 mg/kg/jour pendant 18 mois) n’a pas altéré la structure osseuse, la minéralisation ni la résistance biomécanique. Ces doses étaient 5 fois plus élevées que la dose antirésorption optimale chez ces espèces. Une ostéoformation lamellaire normale a été constatée chez ces animaux. Le traitement par le risédronate n’a pas entravé la guérison normale des fractures radiales chez les chiens adultes. L’épreuve de Schenk sur les rats, fondée sur l’examen histologique des épiphyses de rats en pleine croissance après l’administration du médicament, a démontré que le risédronate n’entravait pas la minéralisation osseuse même à la dose la plus élevée mise à l’essai (5 mg/kg/jour par voie sous-cutanée), qui équivalait à > 3 000 fois la dose antirésorption la plus faible (1,5 μg/kg/jour).
TOXICOLOGIE
Toxicité aiguë : Des décès sont survenus à la suite de l’administration de doses orales uniques de 903 mg/kg (5 826 mg/m2) à des rates et de 1 703 mg/kg (10 967 mg/m2) à des rats mâles. La dose létale minimale chez la souris, le lapin et le chien s’établissait à 4 000 mg/kg (10 909 mg/m2), 1 000 mg/kg (10 870 mg/m2) et 128 mg/kg (2 560 mg/m2), respectivement. Ces valeurs équivalent à 140 et à 620 fois la dose de 30 mg administrée à l’humain, en fonction de la surface corporelle (mg/m2).
Toxicité chronique : Dans le cadre d’une étude de 1 an sur la toxicité, prévoyant l’administration quotidienne répétée à des chiens, la toxicité limitante du risédronate est apparue à la dose de 8 mg/kg/jour (160 mg/m2) et s’est traduite par des changements hépatiques, testiculaires, rénaux et gastro-intestinaux. Les effets gastro-intestinaux à la dose de 16 mg/kg (111 mg/m2) ont été les premières manifestations d’une toxicité limitante chez le rat au cours d’une étude de 26 semaines. Ces doses équivalent à environ 6,25 à 9 fois la dose de 30 mg administrée à l’humain, en fonction de la surface corporelle (mg/m2). Lors d’études d’une durée de 6 mois et de 1 an sur la toxicité prévoyant l’administration mensuelle répétée à des chiens, la toxicité limitante du risédronate est apparue à la dose de 32 mg/kg (640 mg/m2) et s’est traduite par des changements hépatiques, testiculaires et rénaux. Des lésions gastrointestinales ont été observées à la dose de 16 mg/kg (320 mg/m2). Ces doses équivalent à environ 3,5 à 7 fois la dose de 150 mg administrée à l’humain, en fonction de la surface corporelle en mg/m2.
Une étude de 13 semaines a été menée chez le chien, afin d’évaluer la toxicité du risédronate (8 et 16 mg/kg p.o.) sur l’estomac et la portion inférieure du tractus gastro-intestinal, de même que la toxicocinétique lorsque celui-ci est administré avec ou sans EDTA (2,5 et 12,5 mg/kg) à la suite de 14 administrations orales à raison d’une fois par semaine. Aucune toxicité GI additionnelle n’a été observée par suite de l’ajout de l’une ou l’autre dose d’EDTA à l’une ou l’autre dose de risédronate. Aucun nouvel organe cible des effets toxiques n’a été découvert chez les chiens ayant reçu du risédronate en association avec l’EDTA (par rapport à l’administration de risédronate uniquement). L’administration d’EDTA seul n’a été associée à aucune altération liée au traitement.
L’administration concomitante d’EDTA et de 8 ou 16 mg/kg de risédronate a été associée à une potentialisation des altérations histologiques provoquées par le risédronate dans le foie, les reins et les testicules (sur le plan de l’incidence ou de la gravité). La potentialisation de la toxicité était plus évidente à la dose de 12,5 mg/kg d’EDTA qu’à celle de 2,5 mg/kg. En ce qui a trait aux effets pharmacologiques souhaités (c.-à-d. augmentation de la masse osseuse), la dose de 12,5 mg/kg d’EDTA, administrée conjointement avec 8 ou 16 mg/kg de risédronate (par comparaison avec l’administration de risédronate seul), a aggravé l’hypertrophie des côtes et fait augmenter la fréquence de la hausse de la densité osseuse des cornets nasaux. Ces résultats pourraient être en lien avec l’augmentation de l’exposition observée lorsque le risédronate est administré en association avec de l’EDTA.
Carcinogénicité : On a mené 3 études sur le pouvoir carcinogène du risédronate chez 2 espèces (souris et rat). Les 3 études ont nettement mis en lumière les effets pharmacologiques osseux de la substance en fonction de la dose. Le risédronate n’a eu aucun effet carcinogène chez les rats et les rates auxquels on a administré quotidiennement, par gavage pendant 104 semaines, des doses allant jusqu’à 24 mg/kg/jour (12 fois la dose de 30 mg administrée à l’humain, en fonction de la surface corporelle en mg/m2). De même, on n’a constaté aucun signe de pouvoir carcinogène chez des souris mâles et femelles auxquelles on a administré quotidiennement, par gavage pendant 80 semaines, des doses ayant atteint jusqu’à 32 mg/kg/jour (5 fois la dose de 30 mg administrée à l’humain, en fonction de la surface corporelle en mg/m2).
Mutagenèse : Dans une série de 7 tests sur le pouvoir mutagène in vitro et in vivo, le risédronate ne s’est pas révélé génotoxique. Un test in vitro d’aberrations chromosomiques sur des cellules d’ovaires de hamster chinois a donné des résultats faiblement positifs à des doses fortement cytotoxiques (> 675 μg/mL). Toutefois, lorsque le test a été répété à des doses favorisant davantage la survie des cellules (300 μg/mL), les résultats ont été négatifs avec le risédronate.
Reproduction : Chez les rates, l’ovulation était inhibée par une dose orale de 16 mg/kg/jour (environ 5,2 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). On a constaté une diminution du taux d’implantation chez les rates traitées par des doses ≥ 7 mg/kg/jour (environ 2,3 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface en mg/m2). Chez les rats mâles, une atrophie et une inflammation des testicules et de l’épididyme a été constatée avec 40 mg/kg/jour (environ 13 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). L’atrophie testiculaire a également été observée chez les rats mâles après 13 semaines de traitement par des doses orales de 16 mg/kg/jour (environ 5,2 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface en mg/m2). Un blocage modéré à important de la maturation des spermatides a été observé après 13 semaines de traitement chez les chiens mâles à la dose orale de 8 mg/kg/jour (environ 8 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). Ces résultats avaient tendance à s’aggraver avec l’augmentation des doses et la durée de l’exposition.
La survie des nouveau-nés diminuait lorsque les rates étaient traitées pendant la gestation par des doses orales ≥ 16 mg/kg/jour (environ 5,2 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). On a observé une diminution du poids corporel des nouveau-nés issus de mères traitées par 80 mg/kg (environ 26 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). Chez les rates traitées pendant la gestation, le nombre de fœtus présentant une ossification incomplète des sternèbres ou du crâne était plus élevé (la différence étant statistiquement significative) à la dose de 7,1 mg/kg/jour (environ 2,3 fois la dose de 30 mg/kg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). L’ossification incomplète et les sternèbres non ossifiées étaient plus importantes chez les rates traitées par des doses orales ≥ 16 mg/kg/jour (environ 5,2 fois la dose de 30 mg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). On a observé une faible incidence de fentes palatines chez les fœtus de rates traitées par des doses orales ≥ 3,2 mg/kg/jour (environ 1 fois la dose de 30 mg/kg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). La pertinence de ce résultat pour l’utilisation du risédronate chez l’humain n’est pas connue. Aucun effet significatif sur l’ossification fœtale n’a
été observé chez les lapines traitées par des doses orales pouvant atteindre 10 mg/kg/jour pendant la gestation (environ 6,7 fois la dose de 30 mg/kg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2). Cependant, chez les lapines traitées par 10 mg/kg/jour, 1 des 14 portées a avorté et 1 des 14 portées a été mise bas prématurément.
Comme c’est le cas avec d’autres bisphosphonates, l’administration de doses de seulement 3,2 mg/kg/jour (environ 1 fois la dose de 30 mg/kg/jour administrée à l’humain, en fonction de la surface corporelle en mg/m2) pendant toute la période de l’accouplement et de la gestation a entraîné une hypocalcémie périnatale et une mortalité chez les rates qu’on a laissées mettre bas.
Les bisphosphonates pénètrent dans la matrice osseuse, de laquelle ils sont par la suite graduellement libérés sur une période pouvant s’échelonner sur des semaines ou des années. La quantité de bisphosphonate qui pénètre l’os d’un adulte, et conséquemment, la quantité qui sera par la suite libérée dans la circulation de l’organisme, est directement liée à la dose de bisphosphonates et à la durée de son utilisation. Il n’existe aucune donnée sur les risques pour le fœtus chez l’humain. Toutefois, il existe théoriquement un risque de lésion chez le fœtus, principalement au niveau du squelette, si une femme devient enceinte après avoir terminé un traitement par un bisphosphonate. Aucune étude n’a été menée pour vérifier l’incidence de certaines variables sur ce risque, telles que le temps écoulé entre l’arrêt du traitement par le bisphosphonate et la conception, le type de bisphosphonate utilisé et la voie d’administration (intraveineuse vs orale).
RÉFÉRENCES
| |
| Management of corticosteroid-induced osteoporosis. Semin Arthritis Rheum 2000;29:228- | |
| 51. | |
| |
| Safety 1996 Mar;14(3):158-70. | |
| |
| |
| response in prevention of early postmenopausal bone loss [abstract]. 18th Ann Meet Amer | |
| Soc Bone Mineral Res; 1996 Sept 7-11; Seattle (WA): J Bone Miner Res 1996 | |
| Aug;11(Suppl 1):S346(#M658). | |
| |
| Risedronate is effective in increasing BMD in both early and late postmenopausal women | |
| with low bone mass [abstract]. 19th Ann Meet Amer Soc Bone Miner Res; 1997 Sept 10- | |
| 14; Cincinnati (OH): J Bone Miner Res 1997b Aug;12(Suppl 1):S471(#S474). | |
| |
| bisphosphonate. Dig Dis Sci 1997 Feb; 42(2):281-8. | |
| |
| Shown to Be Safe and Effective in Men With Osteoporosis in a 2-Year, Double-Blind, | |
| Randomized, Placebo-Controlled, Multicenter Study. Osteoporos Int 2006;17(Supp | |
| 2):S106-S107. | |
| |
| once a week for the treatment of postmenopausal osteoporosis. Calcif Tissue Int | |
| 2002;71:103-111. | |
| |
| therapy prevents corticosteroid-induced bone loss - a twelve-month, multicenter, | |
| randomized, double-blind, placebo-controlled, parallel-group study. Arthritis Rheum | |
| 1999a;42:2309-18. | |
- 10. Cohen S, Werhya G, Levy R, Jencen D, Chines A, Reid D. Risedronate treatment increases bone mass in patients taking corticosteroids regardless of underlying condition or gender [abstract]. Arthritis Rheum 1999b;42 Suppl9:S287.
- 11.
Devogelaer JP, Hughes R, Laan R, Adami S, Reid D, Sacco-Gibson N, et al.
Risedronate is effective and well-tolerated in patients on chronic corticosteroid therapy [abstract]. Bone 1998;23 Suppl 5:S480.
- 12. Fogelman I, Ribot C, Smith R, Ethgen D, Sod E, Reginster J-Y. Risedronate reverses bone loss in postmenopausal women with low bone mass: results from a multinational, double-blind, placebo-controlled trial. J Clin Endocrinol Metab 2000;85(5):1895-1900.
- 13. Harris ST, Watts NB, Genant HK, et al. Effects of risedronate treatment on vertebral and nonvertebral fractures in women with postmenopausal osteoporosis. JAMA. 1999;282:1344-1352.
- 14. Harris ST, Eriksen EF, Davidson M et al. Effect of combined risedronate and hormone replacement therapies on bone mineral density in postmenopausal women. J Clin Endocrin Metabol 2001;86(6):1890-1897.
- 15. Homik JE, Cranney A, Shea B, Tugwell P, Wells F, Adachi JD, et al. A meta-analysis on the use of bisphosphonates in corticosteroid-induced osteoporosis. J Rheumatol 1999;26:1148-57.
- 16.
Lanza, Schwartz Sahba B et al. An endoscopic comparison of the effects of
alendronate and risedronate on upper gastrointestinal mucosae. Am J Gastroenterol. 2000;95(11):3112-7.
| |
| Risedronate increases BMD at the hip, spine and radius in postmenopausal women with | |
| low bone mass [abstract]. 19th Ann Meet Amer Soc Bone Mineral Res; 1997 Sept 10-14; | |
| Cincinnati (OH): J Bone Miner Res 1997 Aug;12(Suppl 1):S169(#P269). | |
| |
| |
| al. Effect of food on risedronate pharmacokinetics in healthy volunteers. 1994 American | |
| Association of Pharmaceutical Scientists Annual Meeting Nov 6-10 1994, San Diego. | |
| Pharm Res 1994; Oct:11(Suppl 10):S370 (PPDM 8151). | |
| |
| bone mass in an early postmenopausal population: Two years of treatment plus one year | |
| of follow-up. J Clin Endocrinol Metab 1998 Feb;83 (2):396-402. | |
| |
| Esophageal transit of risedronate cellulose-coated tablet and gelatin capsule formulations. | |
| Int J Pharm 1999c;186:169-75. | |
| |
| risedronate on vertebral fractures in women with established postmenopausal | |
| osteoporosis. Osteoporos Int. 2000;11:83–91. | |
- 23. Reid DM. The role of risedronate in the management of postmenopausal and corticosteroid-induced osteoporosis: an initial assessment. Today’s Therapeutic Trends 1999b;17:159-366.
- 24. Ruggiero SL, Mehrotra B, Rosenberg TJ, Engroff SL. Osteonecrosis of the jaws associated with the use of bisphosphonates: a review of 63 cases. J Oral Maxillofac Surg. 2004 May;62(5):527-34.
- 25. Shadmany SA, Kloos RT. Risedronate in osteoporosis or osteopenia after alendronate intolerance [abstract]. Proceedings of the 81st Annual Meeting of the Endocrine Society, Endo ‘99;1999 June 12-15;San Diego, California; p 442.
- 26. Sietsema WK, Ebetino FH, Salvagno AM, Bevan JA. Antiresorptive dose-response relationships across three generations of bisphosphonates. Drugs Exp Clin Res 1989;15(9):389-96.
- 27. Monographie d’Actonel® de Warner Chilcott Canada Co. No de contrôle 133857. Date de révision : 15 juillet 2011