


Monographie de produit - Remdantry
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques | 2025-05 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration | 2025-05 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE .................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE 1 : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ........................ 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ..................................................................................................................... 5
1.2 Personnes âgées ...................................................................................................... 5
2 CONTRE-INDICATIONS ............................................................................................... 6
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES........................ 6
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 7
4.1 Considérations posologiques ................................................................................... 7
4.2 Posologie recommandée et ajustement posologique ............................................. 7
4.3 Reconstitution .......................................................................................................... 9
4.4 Administration ......................................................................................................... 9
4.5 Dose omise ............................................................................................................. 11
5 SURDOSe ................................................................................................................ 11
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT .... 11
7 MISES EN GARDE ET PRÉCAUTIONS .......................................................................... 12
7.1 Populations particulières ....................................................................................... 20
7.1.1 Grossesse ......................................................................................................... 20
7.1.2 Femmes qui allaitent ....................................................................................... 20
7.1.3 Enfants ............................................................................................................. 21
7.1.4 Personnes âgées .............................................................................................. 21
8 EFFETS INDÉSIRABLES .............................................................................................. 22
8.1 Aperçu des effets indésirables ............................................................................... 22 8.2 Effets indésirables observés au cours des études cliniques .................................. 22
8.2.1 Effets indésirables observés au cours des études cliniques – enfants ............ 43
8.3 Effets indésirables peu fréquents observés au cours des études cliniques .......... 45
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................ 47
8.5 Effets indésirables observés après la commercialisation ...................................... 48
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 50
9.2 Aperçu des interactions médicamenteuses........................................................... 50
9.3 Interactions médicament-comportement ............................................................. 50
9.4 Interactions médicament-médicament ................................................................. 50
9.5 Interactions médicament-aliment ......................................................................... 51
9.6 Interactions médicament-plante médicinale ........................................................ 51
9.7 Interactions médicament-épreuves de laboratoire............................................... 51
10 PHARMACOLOGIE CLINIQUE .................................................................................... 51
10.1 Mode d’action .................................................................................................. 51
10.2 Pharmacodynamie ........................................................................................... 52
10.3 Pharmacocinétique .......................................................................................... 53
10.4 Immunogénicité ............................................................................................... 55
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................ 56
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT .................................................. 57
PARTIE 2 : RENSEIGNEMENTS SCIENTIFIQUES ...................................................................... 58
13 RENSEIGNEMENTS PHARMACEUTIQUES .................................................................. 58
14 ÉTUDES CLINIQUES .................................................................................................. 58
14.1 Études cliniques par indication – Médicament biologique de référence ........ 58
15 MICROBIOLOGIE .................................................................................................... 107
16 TOXICOLOGIE NON CLINIQUE ................................................................................ 107
17 MONOGRAPHIES AYANT SERVI DE RÉFÉRENCE ...................................................... 110
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ..................................................................... 111
RemdantryMC (infliximab pour injection) est un médicament biologique biosimilaire (biosimilaire) de REMICADE®. Un biosimilaire est un médicament biologique qui a été autorisé selon une preuve de similarité avec une version déjà autorisée au Canada, appelée médicament biologique de référence.
PARTIE 1 : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
REMDANTRYMC (infliximab pour injection) est indiqué :
- en association avec le méthotrexate, pour la réduction des signes et des symptômes, l’inhibition de la progression de l’atteinte structurale et l’amélioration de la capacité fonctionnelle chez les adultes atteints de polyarthrite rhumatoïde évolutive modérée ou sévère;
- pour la réduction des signes et des symptômes, et pour l’amélioration de la capacité fonctionnelle des patients atteints de spondylarthrite ankylosante évolutive qui présentent une intolérance ou qui n’ont pas répondu de manière satisfaisante aux traitements standard;
- pour la réduction des signes et des symptômes, l’induction et le maintien de la rémission clinique, la cicatrisation de la muqueuse et la réduction du recours à un traitement par corticostéroïdes chez les adultes atteints de maladie de Crohn évolutive modérée ou sévère qui ont obtenu une réponse insuffisante à un traitement par corticostéroïdes et/ou aminosalicylés. RemdantryMC peut être administré seul ou en association avec un traitement standard;
- pour la réduction des signes et des symptômes, ainsi que pour l’induction et le maintien de la rémission clinique chez les enfants atteints de maladie de Crohn évolutive modérée ou sévère qui ont obtenu une réponse insuffisante à un traitement standard (c.-à-d. corticostéroïdes et/ou aminosalicylés et/ou immunosuppresseurs). L’innocuité et l’efficacité d’RemdantryMC n’ont pas été établies chez les patients de moins de 9 ans;
- pour le traitement de la maladie de Crohn avec fistulisation, chez les adultes qui n’ont pas répondu à un traitement standard complet et approprié;
- pour la réduction des signes et des symptômes, l’induction et le maintien de la rémission clinique, la cicatrisation de la muqueuse et la réduction ou l’arrêt d’un traitement par corticostéroïdes chez les adultes atteints de colite ulcéreuse évolutive modérée ou sévère qui ont obtenu une réponse insuffisante à un traitement standard (c.-à-d. aminosalicylés et/ou corticostéroïdes et/ou immunosuppresseurs);
- pour la réduction des signes et des symptômes, l’induction et le maintien de la rémission clinique et l’induction de la cicatrisation de la muqueuse, chez les enfants atteints de colite ulcéreuse évolutive modérée ou sévère qui ont obtenu une réponse insuffisante à un traitement standard (c.-à-d. aminosalicylés et/ou corticostéroïdes et/ou immunosuppresseurs). L’innocuité et l’efficacité d’RemdantryMC n’ont pas été établies chez les enfants de moins de 6 ans;
- pour la réduction des signes et des symptômes, l’induction d’une importante réponse clinique, l’inhibition de la progression de l’atteinte structurale associée à l’arthrite en phase évolutive et l’amélioration de la capacité fonctionnelle chez les patients atteints de rhumatisme psoriasique;
- pour le traitement des adultes qui sont atteints de psoriasis en plaques chronique de sévérité modérée ou élevée et candidats à un traitement à action générale. Chez les patients atteints de psoriasis en plaques chronique modéré, RemdantryMC ne doit être administré que lorsque la photothérapie s’est révélée inefficace ou inappropriée; pour évaluer la gravité du psoriasis, le professionnel de la santé doit prendre en compte l’étendue et le siège des lésions, la réponse aux traitements antérieurs et l’incidence de la maladie sur la qualité de vie du patient.
RemdantryMC ne doit être utilisé que par des professionnels de la santé ayant des connaissances suffisantes de la polyarthrite rhumatoïde, de la spondylarthrite ankylosante, de la maladie de Crohn, de la colite ulcéreuse, du rhumatisme psoriasique et/ou du psoriasis en plaques et une compréhension approfondie des marges d’efficacité et d’innocuité de ce médicament.
1.1 Enfants
Enfants (6 à 17 ans) : RemdantryMC est indiqué pour la réduction des signes et des symptômes, ainsi que pour l’induction et le maintien de la rémission clinique chez les enfants atteints de maladie de Crohn évolutive modérée ou sévère qui ont obtenu une réponse insuffisante à un traitement standard. RemdantryMC est également indiqué pour la réduction des signes et des symptômes, l’induction et le maintien de la rémission clinique et l’induction de la cicatrisation de la muqueuse, chez les enfants atteints de colite ulcéreuse évolutive modérée ou sévère qui ont obtenu une réponse insuffisante à un traitement standard (c.-à-d. aminosalicylés et/ou corticostéroïdes et/ou immunosuppresseurs). En général, les manifestations indésirables observées chez les enfants atteints de la maladie de Crohn ou de colite ulcéreuse qui recevaient l’infliximab pour injection étaient semblables à celles observées chez les patients adultes atteints respectivement des mêmes maladies. Il est important de noter qu’au cours de l’essai de phase III (REACH) mené chez des enfants atteints de la maladie de Crohn, tous les patients devaient recevoir une dose stable de 6-mercaptopurine (6-MP), d’azathioprine (AZA) ou de méthotrexate (MTX) (voir 1 INDICATIONS, 7.1.3 Enfants, 8.2.1 Effets indésirables observés au cours des études cliniques – enfants, 4 POSOLOGIE ET ADMINISTRATION et 14.5 Études cliniques – Médicament biologique de référence).
L’innocuité et l’efficacité d’RemdantryMC n’ont pas été établies chez les enfants de moins de 9 ans atteints de la maladie de Crohn, de même que chez les enfants de moins de 6 ans atteints de colite ulcéreuse. L’innocuité et l’efficacité d’RemdantryMC chez les enfants atteints de psoriasis en plaques, de rhumatisme psoriasique, de spondylarthrite ankylosante ou de polyarthrite rhumatoïde juvénile n’ont pas été établies.
1.2 Personnes âgées
Personnes âgées (65 ans ou plus) : D’après les résultats des études cliniques, l’utilisation de l’infliximab pour injection chez les personnes âgées ne serait associée à aucune différence globale en matière d’innocuité ou d’efficacité.
Dans les essais cliniques portant sur la polyarthrite rhumatoïde (ATTRACT) et ceux sur le psoriasis en plaques, aucune différence globale n’a été observée en matière d’efficacité ou d’innocuité entre, d’une part, les 181 patients atteints de polyarthrite rhumatoïde et les 75 patients atteints de psoriasis en plaques, tous âgés de 65 ans ou plus et, d’autre part, les patients plus jeunes. Toutefois, en comparaison avec les patients plus jeunes, la fréquence des manifestations indésirables graves a été plus élevée chez les sujets âgés de 65 ans ou plus, tant dans les groupes traités par l’infliximab pour injection que dans les groupes témoins. La population des études cliniques portant sur l’utilisation de l’infliximab pour injection dans les cas de maladie de Crohn, de colite ulcéreuse, de spondylarthrite ankylosante et de rhumatisme psoriasique ne comptait pas assez de patients de 65 ans ou plus pour permettre de déterminer si leur réponse au traitement différait de celle des sujets âgés de 18 à 64 ans. Les infections étant en général plus fréquentes dans la population âgée, la prudence s’impose lors du traitement des patients âgés (voir 8.2 Effets indésirables observés au cours des études cliniques, Infections).
2 CONTRE-INDICATIONS
- Dans les cas d’infections sévères comme la sepsie, les abcès, la tuberculose et les infections opportunistes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Risque d’infections).
- Chez les patients atteints d’une insuffisance cardiaque congestive modérée ou sévère (de classe III ou IV selon la NYHA) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire et 8.2 Effets indésirables observés au cours des études cliniques, Insuffisance cardiaque congestive).
- Chez les patients présentant une hypersensibilité connue à l’infliximab, à d’autres protéines murines ou à l’un des excipients du produit. Pour obtenir la liste complète, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Risque d’infections
- Des cas de tuberculose (principalement sous la forme disséminée ou extrapulmonaire), d’infection fongique invasive et d’autres infections opportunistes ont été signalés chez des patients recevant l’infliximab pour injection. Certaines de ces infections se sont révélées fatales.
- Avant d’instaurer un traitement par RemdantryMC, il faut s’assurer que le patient n’est atteint d’aucune forme de tuberculose (y compris une forme latente). Pour ce faire, on procédera à une anamnèse détaillée précisant les antécédents personnels de tuberculose, les éventuels contacts antérieurs avec une personne atteinte de tuberculose et les traitements immunosuppresseurs antérieurs et/ou en cours. Des tests de dépistage appropriés, c’est-à-dire l’intradermo-réaction à la tuberculine et la radiographie pulmonaire (au besoin), devront être réalisés chez tous les patients. Il est bon de rappeler aux prescripteurs qu’il est possible d’obtenir un « faux négatif » au test à la tuberculine, notamment chez des patients sévèrement malades ou immunocompromis. En présence de tuberculose latente, le traitement de cette affection doit être instauré avant de commencer un traitement par RemdantryMC (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Risque d’infections).
Lymphome hépatosplénique à cellules T
- Depuis la commercialisation de l’infliximab pour injection, on a signalé des cas de lymphome hépatosplénique à cellules T chez des patients traités au moyen d’un inhibiteur du TNF, dont l’infliximab pour injection. Ce type de lymphome à cellules T, de survenue rare, se caractérise par une évolution très rapide et une issue habituellement fatale. Presque tous ces patients avaient reçu un traitement par l’azathioprine ou la 6-mercaptopurine en concomitance avec un inhibiteur du TNF ou juste avant un tel traitement. La grande majorité des cas observés lors d’un traitement par l’infliximab pour injection sont survenus chez des patients atteints de la maladie de Crohn ou de colite ulcéreuse et la plupart d’entre eux ont été rapportés chez des adolescents ou de jeunes adultes de sexe masculin (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cancérogenèse et mutagenèse).
Affections malignes chez les enfants
- Des lymphomes et d’autres affections malignes, dont l’issue a parfois été fatale, ont été rapportés chez des enfants et des adolescents traités par des inhibiteurs du TNF, y compris l’infliximab pour injection (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cancérogenèse et mutagenèse).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
La perfusion doit être administrée sur une période d’au moins 2 heures, sauf dans les cas spécifiés dans la section 4.4 Administration.
Tous les patients qui reçoivent RemdantryMC doivent faire l’objet d’une observation pendant au moins 1 à 2 heures après la perfusion, afin de surveiller l’apparition de tout effet secondaire. Il faut avoir à disposition un équipement d’urgence comprenant de l’adrénaline, des antihistaminiques, des corticostéroïdes et du matériel d’intubation (voir 8.2 Effets indésirables observés au cours des études cliniques, Réactions liées à la perfusion).
Le programme d'aide aux patients RemdantryMC (Celltrion ConnectMC) facilite l'administration de RemdantryMC. Les cliniques du programme d'aide aux patients RemdantryMC (Celltrion ConnectMC) sont dotées de professionnels de la santé qualifiés, spécialement formés à l'administration des perfusions de RemdantryMC, et sont disponibles partout au Canada. Pour obtenir des renseignements sur le programme d'aide aux patients RemdantryMC (Celltrion ConnecMC), veuillez composer le 1-855-966-1648.
4.2 Posologie recommandée et ajustement posologique
Pour connaître la durée de la perfusion intraveineuse recommandée pour chacune des indications décrites ci-dessous, voir 4.4 Administration.
Polyarthrite rhumatoïde
La dose recommandée d’RemdantryMC (infliximab pour injection) est de 3 mg/kg administrée par perfusion intraveineuse, suivie de doses supplémentaires de 3 mg/kg, 2 et 6 semaines après l’administration de la première perfusion, puis toutes les 8 semaines par la suite. RemdantryMC doit être administré avec du méthotrexate. En cas de réponse insatisfaisante, il est possible d’augmenter la dose jusqu’à 10 mg/kg et/ou de traiter le patient aussi souvent que toutes les 4 semaines. On ignore la durée de traitement nécessaire à l’obtention d’une réponse après l’augmentation de la dose. Toutefois, des doses plus élevées d’RemdantryMC ont été associées à une proportion légèrement plus importante de patients présentant des manifestations indésirables (97 % pour la dose de 3 mg/kg administrée toutes les 8 semaines vs 100 % pour la dose de 10 mg/kg administrée toutes les 4 semaines), y compris des infections (84 % pour la dose de 3 mg/kg administrée toutes les 8 semaines vs 91 % pour la dose de 10 mg/kg administrée toutes les 4 semaines).
Spondylarthrite ankylosante
La dose recommandée d’RemdantryMC est de 5 mg/kg administrée par perfusion intraveineuse, suivie de doses supplémentaires de 5 mg/kg, 2 et 6 semaines après la première perfusion, puis toutes les 6 à 8 semaines par la suite.
Colite ulcéreuse
La dose recommandée d’RemdantryMC chez les patients adultes et les enfants (≥ 6 ans) atteints de colite ulcéreuse évolutive modérée ou sévère est de 5 mg/kg administrée comme traitement d’induction aux semaines 0, 2 et 6, suivie de doses de 5 mg/kg toutes les 8 semaines par la suite. Chez certains patients adultes, il est possible d’augmenter la dose jusqu’à 10 mg/kg pour maintenir la réponse clinique et la rémission. Certains patients adultes ne tireront aucun avantage thérapeutique d’une augmentation de la dose. En plus de l’évaluation clinique du professionnel de la santé, la mesure des creux sériques d’infliximab et des titres d’anticorps anti-infliximab doit être prise en compte avant d’envisager un ajustement de la dose.
Maladie de Crohn
Adultes :
La dose recommandée d’RemdantryMC dans le traitement de la maladie de Crohn évolutive modérée ou sévère est de 5 mg/kg administrée comme traitement d’induction aux semaines 0, 2 et 6, suivie d’une dose de 5 mg/kg administrée comme traitement d’entretien toutes les 8 semaines par la suite. Chez les patients dont la réponse n’est pas satisfaisante, il est possible d’augmenter la dose jusqu’à 10 mg/kg. Certains patients adultes ne tireront aucun avantage thérapeutique d’une augmentation de dose. En plus de l’évaluation clinique du professionnel de la santé, la mesure des creux sériques d’infliximab et des titres d’anticorps anti-infliximab doit être prise en compte avant d’envisager un ajustement de la dose.
La dose recommandée d’RemdantryMC dans le traitement de la maladie de Crohn avec fistulisation est de 5 mg/kg administrée comme traitement d’induction aux semaines 0, 2 et 6, suivie d’une dose de 5 mg/kg administrée comme traitement d’entretien toutes les 8 semaines par la suite. Les patients qui n’auront pas répondu favorablement au traitement à la semaine 14 sont peu susceptibles d’y répondre même si on continue de leur administrer ce médicament. Dans de tels cas, il convient d’envisager l’arrêt du traitement par RemdantryMC. Chez les patients qui répondent au traitement dans un premier temps, puis qui cessent de le faire, une augmentation de la dose d’RemdantryMC à 10 mg/kg peut être envisagée. Dans l’essai clinique ACCENT II, parmi les patients qui ne répondaient plus au traitement par l’infliximab pour injection avec une dose de 5 mg/kg, mais qui y ont répondu à nouveau par suite de l’augmentation de la dose à 10 mg/kg d’infliximab pour injection, la plupart ont répondu après 1 dose de 10 mg/kg et tous ont répondu après 2 doses.
Enfants :
La dose recommandée d’RemdantryMC chez les enfants (≥ 9 ans) atteints de la maladie de Crohn évolutive modérée ou sévère est de 5 mg/kg administrée comme traitement d’induction aux semaines 0, 2 et 6, suivie d’une dose de 5 mg/kg administrée comme traitement d’entretien toutes les 8 semaines par la suite. Les patients qui n’auront pas répondu au traitement à la semaine 14 sont peu susceptibles d’y répondre même si l’on continue à leur administrer ce médicament. Dans de tels cas, il convient d’envisager l’arrêt du traitement avec RemdantryMC.
Rhumatisme psoriasique
La dose recommandée d’RemdantryMC est de 5 mg/kg administrée par perfusion intraveineuse, suivie de doses supplémentaires similaires, 2 et 6 semaines après la première perfusion, puis toutes les 8 semaines par la suite. RemdantryMC peut être utilisé avec ou sans méthotrexate. Si un patient ne répond pas au traitement après 24 semaines, aucune autre perfusion d’RemdantryMC ne doit être administrée.
Psoriasis en plaques
La dose recommandée d’RemdantryMC est de 5 mg/kg administrée par perfusion intraveineuse, suivie de doses supplémentaires de 5 mg/kg, 2 et 6 semaines après la première perfusion, puis toutes les 8 semaines par la suite. Si la réponse au traitement n’est pas satisfaisante à la semaine 14, après les perfusions des semaines 0, 2 et 6, aucune autre perfusion d’RemdantryMC ne doit être administrée.
Populations particulières
Insuffisance rénale
L’infliximab pour injection n’a pas été étudié chez les patients présentant une insuffisance rénale. Aucune recommandation posologique ne peut donc être formulée (voir 10.3 Pharmacocinétique, Populations particulières).
Insuffisance hépatique
L’infliximab pour injection n’a pas été étudié chez les patients présentant une insuffisance hépatique. Aucune recommandation posologique ne peut donc être formulée (voir 10.3 Pharmacocinétique, Populations particulières).
4.3 Reconstitution
Tableau 1 – Reconstitution
| Volume de | Volume de diluant à | Volume approximatif | Concentration par mL | ||||||
| la fiole | ajouter à la fiole | du mélange obtenu | |||||||
100 mg, sous forme de poudre lyophilisée | 10 mL d’eau stérile pour préparations injectables, USP | 250 mL Une fois la solution reconstituée, le volume total doit être de nouveau dilué avec du chlorure de sodium à 0,9 % pour préparations injectables USP, afin d’obtenir 250 mL de solution. | Entre 0,4 mg/mL et 4 mg/mL | ||||||
Comme la solution ne contient pas d’agent de conservation, il est recommandé de commencer la perfusion d’RemdantryMC dans les 3 heures qui suivent sa reconstitution et sa dilution, à moins qu’elle soit préparée dans des conditions aseptiques contrôlées et validées (voir 11 CONSERVATION, STABILITÉ ET MISE AU REBUT, Après la reconstitution et la dilution et Manipulation dans des conditions aseptiques contrôlées et validées).
4.4 Administration
Utiliser une technique aseptique.
Les fioles d’RemdantryMC ne contiennent pas d’agents de conservation antibactériens. Par conséquent, après la reconstitution, les fioles doivent être utilisées immédiatement; elles ne peuvent pas être perforées ou conservées. Le diluant utilisé pour la reconstitution est de l’eau stérile pour préparations injectables USP (10 mL). Une fois la solution reconstituée, la dose totale doit être de nouveau diluée avec du chlorure de sodium à 0,9 % pour préparations injectables USP afin d’obtenir 250 mL de solution. La concentration de la solution à perfuser devrait être comprise entre 0,4 et 4 mg/mL. Comme la solution ne contient pas d’agent de conservation, il est recommandé de commencer la perfusion d’RemdantryMC dans les 3 heures qui suivent la reconstitution et la dilution.
- 1. Calculer la dose et le nombre de fioles d’RemdantryMC nécessaires. Chaque fiole d’RemdantryMC contient 100 mg d’infliximab. Calculer le volume total de solution RemdantryMC reconstituée nécessaire.
- 2. Reconstituer le contenu de chaque fiole d’RemdantryMC avec 10 mL d’eau stérile pour préparations injectables USP, en utilisant une seringue munie d’une aiguille de calibre 21 ou une aiguille plus fine. Retirer la capsule qui recouvre la fiole et essuyer la surface exposée à l’aide d’un tampon imbibé d’alcool. Introduire l’aiguille de la seringue dans le centre du bouchon en caoutchouc de la fiole et diriger le jet d’eau stérile pour préparations injectables USP vers la paroi en verre de la fiole. Remuer délicatement la solution en faisant tourner la fiole afin de dissoudre la poudre lyophilisée. Éviter de secouer le produit vigoureusement ou de façon prolongée. NE PAS AGITER. Il n’est pas rare que la solution mousse lors de sa reconstitution. Laisser reposer la solution reconstituée pendant 5 minutes. La solution doit être incolore ou d’un jaune pâle et opalescente; l’infliximab étant une protéine, quelques particules translucides peuvent se former. Si des particules opaques, un changement de couleur ou des corps étrangers sont visibles, ne pas utiliser la solution.
- 3. Diluer le volume total de la solution RemdantryMC reconstituée avec du chlorure de sodium à 0,9 % pour préparations injectables USP afin d’obtenir 250 mL de solution. Pour ce faire, retirer d’une bouteille de verre ou d’un sac pour perfusion de 250 mL contenant du chlorure de sodium à 0,9 % pour préparations injectables USP le volume équivalant au volume de la solution RemdantryMC reconstituée nécessaire. Ajouter lentement le volume total de la solution RemdantryMC reconstituée dans la fiole ou le sac pour perfusion de 250 mL. Mélanger délicatement. Pour des volumes supérieurs à 250 mL, utiliser un sac pour perfusion plus volumineux (p. ex., 500 mL, 1 000 mL) ou utiliser plusieurs sacs pour perfusion de 250 mL afin que la concentration de la solution pour perfusion n’excède pas 4 mg/mL.
- 4.
Dans le traitement de la spondylarthrite ankylosante, du rhumatisme psoriasique et du psoriasis en plaques, la solution doit être administrée sur une période d’au moins 2 heures.
Dans le traitement de la polyarthrite rhumatoïde, la durée recommandée d’administration de la perfusion est d’au moins 2 heures chez les patients qui n’ont encore jamais été traités par RemdantryMC. Chez les patients atteints de polyarthrite rhumatoïde qui ont bien toléré les 3 premières perfusions d’RemdantryMC administrées sur une période d’au moins 2 heures, le professionnel de la santé traitant peut, à sa discrétion, envisager l’administration des perfusions suivantes (même dose) sur une période d’au moins 1 heure (voir Études cliniques par indication – Médicament biologique de référence, Polyarthrite rhumatoïde et 8.2 Effets indésirables observés au cours des études cliniques, Réactions liées à la perfusion). L’innocuité des perfusions accélérées administrées à raison de plus de 6 mg/kg n’a pas été étudiée.
Dans le traitement de la maladie de Crohn ou de la colite ulcéreuse chez l’enfant et l’adulte, il est recommandé d’administrer la perfusion sur une période d’au moins 2 heures. Chez les patients adultes atteints de la maladie de Crohn ou de colite ulcéreuse qui ont bien toléré au moins 3 perfusions consécutives d’RemdantryMC administrées sur une période d’au moins 2 heures, le professionnel de la santé traitant peut, à sa discrétion, envisager l’administration des perfusions suivantes à la dose de 5 mg/kg sur une période d’au moins 1 heure (voir 8.2 Effets indésirables observés au cours des études cliniques, Réactions liées à la perfusion). Pour les patients recevant la dose de 10 mg/kg, il faut continuer à administrer la perfusion sur une période d’au moins 2 heures.
Utiliser uniquement une tubulure de perfusion munie d’un filtre intégré stérile apyrogène et à faible fixation protéinique (dimensions des pores : 1,2 mcm ou moins). Si une partie de la solution pour perfusion n’est pas utilisée, ne pas la conserver en vue d’une utilisation ultérieure.
- 5. Avant l’utilisation, il faut examiner visuellement les produits médicamenteux destinés à une administration parentérale lorsque la solution et son contenant le permettent, afin de s’assurer qu’ils sont exempts de particules et qu’ils n’ont pas changé de couleur. Si des particules opaques, un changement de couleur ou des corps étrangers sont visibles, la solution ne doit pas être utilisée.
- 6.
Aucune étude de compatibilité physique et biochimique visant à évaluer la coadministration d’RemdantryMC avec d’autres agents n’a été réalisée. RemdantryMC ne doit pas être administré en même temps et dans la même tubulure que d’autres agents.
4.5 Dose omise
Il faut expliquer aux patients qu’en cas d’oubli d’un rendez-vous pour recevoir RemdantryMC ou d’un rendez-vous manqué, ils doivent prendre un autre rendez-vous dès que possible.
5 SURDOSE
Des doses uniques pouvant atteindre 20 mg/kg ont été administrées sans qu’on observe d’effet toxique direct. En cas de surdosage, on recommande de surveiller chez le patient l’apparition d’éventuels signes ou symptômes de réactions ou d’effets indésirables et d’instaurer immédiatement le traitement symptomatique qui s’impose.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez cavec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Pour aider à assurer la traçabilité des produits biologiques, y compris des agents biosimilaires, les professionnels de la santé doivent consigner à la fois le nom commercial et la dénomination commune (ingrédient actif), ainsi que d’autres indicateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 2 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique/ | Ingrédients non médicinaux | ||
| teneur/composition | ||||
| Perfusion intraveineuse | Poudre pour solution / | Phosphate de sodium dibasique dihydraté, | ||
RemdantryMC (infliximab pour injection) se présente sous forme de poudre lyophilisée blanche stérile pour perfusion intraveineuse. Chaque fiole contient 100 mg d’infliximab, 500 mg de sucrose, 0,5 mg de polysorbate 80, 2,2 mg de phosphate de sodium monobasique monohydraté et 6,1 mg de phosphate de sodium dibasique dihydraté. Il ne renferme aucun agent de conservation.
Le concentré lyophilisé RemdantryMC (infliximab pour injection) pour injection intraveineuse est offert en fioles à usage unique emballées individuellement. Chaque fiole contient 100 mg d’infliximab.
Le bouchon de la fiole ne contient pas de latex de caoutchouc naturel.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Généralités
RemdantryMC ne doit être utilisé que par des professionnels de la santé ayant des connaissances suffisantes de la polyarthrite rhumatoïde, de la spondylarthrite ankylosante, de la maladie de Crohn, de la colite ulcéreuse, du rhumatisme psoriasique et/ou du psoriasis en plaques et une compréhension approfondie des marges d’efficacité et d’innocuité de ce médicament.
Afin d’améliorer la traçabilité des médicaments biologiques, le nom du produit et le numéro de lot du produit administré doivent être clairement enregistrés (ou inscrits) dans le dossier du patient.
Risque d’infections
Des cas graves d’infections d’origine bactérienne (y compris de sepsie et de pneumonie) ou d’infections fongiques invasives, virales ou causées par d’autres agents pathogènes opportunistes ont été signalés chez des patients recevant un inhibiteur du TNF. Certaines de ces infections se sont révélées fatales. Dans de nombreux cas, ces infections graves chez des patients recevant l’infliximab pour injection ont été contractées alors que les patients recevaient un traitement immunosuppresseur concomitant, ce qui, en plus de leur maladie, pouvait les prédisposer aux infections.
RemdantryMC ne doit pas être administré aux patients atteints d’une infection évolutive d’importance clinique, y compris la tuberculose. La prudence est de mise lorsqu’on envisage de prescrire RemdantryMC à des patients atteints d’une infection chronique ou ayant eu des infections à répétition. Ces patients doivent être étroitement surveillés pendant et après le traitement afin de déceler tout signe et symptôme d’infection. Toute nouvelle infection mérite une surveillance étroite. Si une infection grave se manifeste, l’arrêt du traitement par RemdantryMC s’impose (voir 8.2 Effets indésirables observés au cours des études cliniques, Infections).
Des cas d’histoplasmose, de coccidioïdomycose, de blastomycose, de listériose, de pneumocystose et de tuberculose ont été signalés chez des patients recevant l’infliximab pour injection. Dans le cas des patients ayant résidé ou voyagé dans des régions où l’histoplasmose, la coccidioïdomycose ou la blastomycose sévit à l’état endémique, il importe de bien peser les risques en regard des avantages du traitement par RemdantryMC avant d’instaurer ou de poursuivre celui-ci.
Infection fongique invasive :
| 100 mg / fiole | polysorbate 80, phosphate de sodium monobasique monohydraté, sucrose |
Lorsqu’une affection systémique grave survient chez des patients traités par RemdantryMC, une infection fongique invasive, telle qu’aspergillose, candidose, pneumocystose, histoplasmose, coccidioïdomycose ou blastomycose, doit être soupçonnée. Ce type d’infection peut se présenter sous une forme disséminée plutôt que localisée, et le résultat du test antigène-anticorps peut être négatif chez certains patients présentant une infection évolutive. Un traitement antifongique empirique approprié doit être envisagé pendant l’établissement du diagnostic. La décision d’administrer un traitement antifongique empirique doit être prise de concert avec un professionnel de la santé spécialisé dans le diagnostic et le traitement des infections fongiques invasives et doit tenir compte à la fois du risque d’infection fongique sévère et des risques liés au traitement antifongique.
Tuberculose :
Des cas de tuberculose évolutive sont survenus chez des patients recevant l’infliximab pour injection pendant ou après un traitement contre une tuberculose latente. Les patients traités par RemdantryMC doivent faire l’objet d’une surveillance étroite pour déceler tout signe ou symptôme de tuberculose évolutive pendant et après le traitement, y compris les patients ayant un résultat négatif au test de dépistage de la tuberculose latente. La possibilité d’une tuberculose non diagnostiquée doit être envisagée, particulièrement chez les patients qui ont immigré de pays où la prévalence de la tuberculose est élevée, chez les patients qui ont voyagé dans de tels pays et les patients qui ont été en contact étroit avec une personne atteinte de tuberculose évolutive. Avant l’instauration du traitement par RemdantryMC, tous les patients doivent faire l’objet d’une anamnèse rigoureuse. Certains patients ayant déjà reçu un traitement contre la forme latente ou évolutive de la tuberculose ont présenté une tuberculose évolutive au cours du traitement par l’infliximab pour injection. On doit envisager un traitement antituberculeux avant d’instaurer un traitement par RemdantryMC chez les patients qui ont des antécédents de tuberculose évolutive ou latente et chez qui le traitement adéquat de cette affection ne peut être confirmé. On doit également envisager un traitement antituberculeux préalable chez les patients qui présentent plusieurs facteurs de risque ou un risque très élevé d’infection par le bacille de la tuberculose, même s’ils ont obtenu un résultat négatif au test de dépistage de la tuberculose latente. La décision d’instaurer un traitement antituberculeux chez ces patients doit être prise uniquement après consultation d’un professionnel de la santé spécialisé dans le traitement de la tuberculose et doit tenir compte à la fois du risque de tuberculose latente et des risques liés au traitement antituberculeux.
Infections opportunistes :
Des infections opportunistes causées par des organismes bactériens, mycobactériens, fongiques invasifs, viraux ou parasites, notamment l’aspergillose, la blastomycose, la candidose, la coccidioïdomycose, l’histoplasmose, la légionellose, la listériose, la pneumocystose et la tuberculose, ont été signalées lors de traitements par des inhibiteurs du TNF, y compris l’infliximab pour injection. La forme disséminée de la maladie était plus fréquente que la forme localisée.
Administration concomitante d’un inhibiteur du TNFα et d’anakinra :
Des infections graves et des neutropénies ont été observées lors d’études cliniques au cours desquelles l’anakinra et un autre agent anti-TNFα, l’étanercept, étaient administrés de façon concomitante sans qu’aucun avantage clinique supplémentaire n’ait été mis en évidence comparativement à l’administration d’étanercept seul. Étant donné la nature des manifestations indésirables observées lors de l’administration concomitante d’étanercept et d’anakinra, des effets toxiques similaires pourraient résulter de l’administration concomitante d’anakinra et d’autres agents anti-TNFα. Par conséquent, l’administration concomitante d’RemdantryMC et d’anakinra n’est pas recommandée. Administration concomitante d’RemdantryMC et d’abatacept :
Dans les études cliniques, l’administration concomitante d’agents anti-TNF et d’abatacept a été associée à un risque accru d’infections, y compris d’infections graves, sans avantage clinique supplémentaire, comparativement à l’administration d’agents anti-TNF seuls. En raison de la nature des manifestations indésirables observées lors de l’administration concomitante d’agents anti-TNF et d’abatacept, l’administration concomitante d’RemdantryMC et d’abatacept n’est pas recommandée.
Administration concomitante avec d’autres agents biologiques :
Nous ne disposons pas de données suffisantes sur l’utilisation concomitante d’RemdantryMC et d’autres agents biologiques servant à traiter les mêmes affections qu’RemdantryMC. Il n’est donc pas recommandé d’utiliser RemdantryMC en concomitance avec ces agents biologiques en raison du risque accru d’infection.
Changement d’agent biologique :
Quand on remplace un agent biologique par un autre, il importe de continuer à surveiller les patients, car le chevauchement des activités biologiques pourrait augmenter davantage le risque d’infection.
Cancérogenèse et mutagenèse
Affections malignes chez les enfants
Des affections malignes, parfois fatales, ont été signalées chez des enfants, des adolescents et de jeunes adultes ayant reçu un traitement par des agents anti-TNF (instauration du traitement avant ou à l’âge de 18 ans), y compris l’infliximab pour injection. Environ la moitié de ces cas étaient des lymphomes, y compris des lymphomes de Hodgkin et des lymphomes non hodgkiniens. Parmi les autres cas, on comptait diverses affections malignes, dont certaines étaient des affections malignes rares habituellement associées à une immunosuppression, et des affections malignes qui ne sont pas observées généralement chez les enfants et les adolescents. Les affections malignes sont survenues après une période médiane de 30 mois (min.-max. : de 1 à 84 mois) suivant l’administration de la première dose du traitement par les inhibiteurs du TNF. La plupart des patients recevaient des immunosuppresseurs en concomitance. Ces cas ont été signalés après la commercialisation et proviennent de diverses sources, y compris de registres et de rapports spontanés de pharmacovigilance.
Lymphome
Des lymphomes ont été rapportés chez des patients traités par des inhibiteurs du TNF, y compris l’infliximab pour injection. Au cours des essais cliniques, l’incidence des lymphomes a été plus élevée chez les patients traités par infliximab pour injection que l’incidence escomptée dans la population en général. Les patients atteints de polyarthrite rhumatoïde et de la maladie de Crohn, notamment ceux qui présentent une maladie fortement évolutive et/ou qui sont exposés de manière chronique à des agents immunosuppresseurs, pourraient être exposés à un risque plus élevé de lymphome que la population en général (ce risque pouvant être multiplié plusieurs fois), même s’ils ne reçoivent aucun anti-TNF. On ne connaît pas le rôle que pourraient jouer les anti-TNF dans le développement d’une affection maligne.
Lymphome hépatosplénique à cellules T
Depuis la commercialisation du produit, des cas de lymphome hépatosplénique à cellules T ont été rapportés chez des patients traités par des inhibiteurs du TNF, y compris l’infliximab pour injection. Ce type de lymphome à cellules T, de survenue rare, se caractérise par une évolution très rapide et une issue habituellement fatale. Presque tous ces patients avaient reçu un traitement par de l’azathioprine ou de la 6-mercaptopurine en concomitance avec ou juste avant un inhibiteur du TNF. La grande majorité des cas observés lors d’un traitement par l’infliximab pour injection sont survenus chez des patients atteints de la maladie de Crohn ou de colite ulcéreuse et la plupart d’entre eux ont été rapportés chez des adolescents ou de jeunes adultes de sexe masculin. Des cas de lymphome hépatosplénique à cellules T ont également été signalés chez des patients atteints de la maladie de Crohn et de colite ulcéreuse qui prenaient de l’azathioprine ou de la 6-mercaptopurine, mais qui n’étaient pas traités par l’infliximab pour injection. Avant d’instaurer ou de poursuivre un traitement par RemdantryMC chez un patient qui reçoit un immunosuppresseur tel que l’azathioprine ou la 6-mercaptopurine, il faut évaluer avec soin le besoin de poursuivre le traitement immunosuppresseur en fonction des risques potentiels liés au traitement concomitant. Le lien de causalité entre le lymphome hépatosplénique à cellules T et le traitement par l’infliximab pour injection demeure incertain.
Leucémie
Depuis la commercialisation du produit, des cas de leucémie aiguë et chronique associés à l’utilisation d’un inhibiteur du TNF ont été signalés chez des patients atteints de polyarthrite rhumatoïde et d’affections faisant l’objet d’autres indications. Même en l’absence de traitement aux inhibiteurs du TNF, les patients atteints de polyarthrite rhumatoïde pourraient présenter un risque plus élevé (environ 2 fois plus élevé) d’être atteints d’une leucémie que la population en général.
Affections malignes autres qu’un lymphome
Dans le volet comparatif d’essais cliniques portant sur certains inhibiteurs du TNF, y compris l’infliximab pour injection, on a observé un plus grand nombre de cas d’affections malignes (autres que le lymphome et que le cancer de la peau [à l’exception des mélanomes]) chez les patients recevant ces anti-TNF que chez les sujets témoins (voir 8.2 Effets indésirables observés au cours des études cliniques, Affections malignes/Troubles lymphoprolifératifs). Le taux d’affections malignes autres qu’un lymphome parmi les patients traités par l’infliximab pour injection était semblable à celui escompté dans la population en général, alors qu’il était plus bas que prévu chez les sujets témoins.
Lors d’un essai clinique exploratoire évaluant l’utilisation de l’infliximab pour injection chez des patients atteints d’une maladie pulmonaire obstructive chronique (MPOC) modérée ou sévère, on a observé un plus grand nombre d’affections malignes chez les patients qui ont reçu l’infliximab pour injection que chez les sujets témoins. Tous ces patients avaient des antécédents de tabagisme lourd.
Cancer du col de l’utérus
Une étude de cohorte rétrospective de population utilisant les données des registres de santé nationaux suédois a montré une augmentation de l’incidence des cancers du col de l’utérus chez les femmes atteintes de polyarthrite rhumatoïde traitées avec de l’infliximab pour injection par comparaison avec des patientes n’ayant jamais été traitées par des produits biologiques ou avec la population générale, y compris des patientes âgées de plus de 60 ans. Une relation de causalité entre l’infliximab pour injection et le cancer du col de l’utérus ne peut pas être exclue. Un dépistage périodique doit continuer à être effectué chez les femmes traitées par RemdantryMC, y compris celles âgées de plus de 60 ans.
Cancers de la peau
Des cas de mélanome et de carcinome à cellules de Merkel ont été signalés chez des patients traités par des inhibiteurs du TNF, y compris l’infliximab pour injection (voir 8.5 Effets indésirables observés après la commercialisation). Un examen de la peau à intervalles réguliers est recommandé pour tous les patients, notamment ceux qui présentent des facteurs de risque de cancer cutané.
Les patients atteints de psoriasis doivent faire l’objet d’une surveillance visant à déceler tout cancer de la peau à l’exception des mélanomes, notamment les patients ayant fait l’objet d’un traitement prolongé par photothérapie. Au cours de la phase d’entretien des essais cliniques sur l’infliximab pour injection, les cas de cancer de la peau à l’exception des mélanomes étaient plus fréquents chez les patients ayant déjà été traités par photothérapie (voir 8.2 Effets indésirables observés au cours des études cliniques, Affections malignes/Troubles lymphoprolifératifs).
On ignore si le traitement anti-TNF joue un rôle dans le développement d’affections malignes. On doit user de prudence avant de prescrire un traitement anti-TNF à des patients ayant des antécédents d’affections malignes ou avant de poursuivre un tel traitement chez les patients qui développent une affection maligne (voir 8.2 Effets indésirables observés au cours des études cliniques, Affections malignes/Troubles lymphoprolifératifs).
Aucune étude à long terme permettant d’évaluer le potentiel carcinogène de l’infliximab chez l’animal n’a été effectuée. On n’a pas observé d’effet clastogène lors de l’épreuve du micronoyau réalisée in vivo chez la souris ni d’effet mutagène lors du test d’Ames réalisé au moyen de Salmonella et d’Escherichia coli. Une analyse effectuée au moyen de lymphocytes humains n’a mis en lumière aucune aberration chromosomique. Des études de tumorogénicité réalisées chez des souris présentant une carence en TNFα ont révélé que la fréquence de tumeurs n’augmentait pas lorsque les animaux étaient exposés à des substances reconnues pour leur effet d’induction et/ou d’activation des tumeurs.
Appareil cardiovasculaire
Des doses supérieures à 5 mg/kg ne doivent pas être administrées aux patients atteints d’insuffisance cardiaque congestive (ICC). RemdantryMC doit être utilisé avec prudence chez les patients atteints d’insuffisance cardiaque légère (classe I/II de la NYHA). L’état des patients doit être étroitement surveillé, et le traitement par RemdantryMC ne doit pas être poursuivi en cas d’apparition de symptômes d’insuffisance cardiaque ou d’aggravation de tels symptômes (voir 2 CONTRE-INDICATIONS et 8.2 Effets indésirables observés au cours des études cliniques, Insuffisance cardiaque congestive).
Les résultats d’une étude à répartition aléatoire évaluant l’utilisation de l’infliximab pour injection chez des patients atteints d’insuffisance cardiaque (de classe III/IV selon la NYHA) semblaient indiquer un taux de mortalité plus élevé chez les patients ayant reçu un traitement par l’infliximab pour injection à la dose de 10 mg/kg et un taux plus élevé de manifestations cardiovasculaires indésirables chez les patients ayant reçu un traitement par l’infliximab pour injection aux doses de 5 et de 10 mg/kg.
Conduite de véhicules et utilisation de machines
RemdantryMC pourrait influer légèrement sur la capacité à conduire et à utiliser des machines. L’administration d’RemdantryMC pourrait entraîner des étourdissements.
Système sanguin et lymphatique
Des cas de pancytopénie, de leucopénie, de neutropénie et de thrombocytopénie ont été signalés chez des patients recevant un traitement par des inhibiteurs du TNF, y compris l’infliximab pour injection. On doit faire preuve de prudence quand des patients sous RemdantryMC ont des antécédents de cytopénies importantes ou présentent de telles affections. Tous les patients doivent être informés de la nécessité de consulter immédiatement un professionnel de la santé en cas d’apparition de signes ou de symptômes évoquant une dyscrasie sanguine (p. ex. fièvre persistante, ecchymoses, saignements, pâleur). Si d’importantes anomalies hématologiques sont confirmées, l’arrêt du traitement par RemdantryMC doit être envisagé.
Fonctions hépatique, biliaire et pancréatique
Les données de pharmacovigilance sur l’infliximab pour injection font état de cas de jaunisse et d’hépatite non infectieuse dont certains avec des caractéristiques d’hépatite auto-immune. Quelques cas isolés d’insuffisance hépatique s’étant soldés par une transplantation du foie ou un décès se sont également produits. Aucun lien de cause à effet n’a été établi entre ces manifestations et l’utilisation de l’infliximab pour injection. Les patients qui manifestent des signes ou des symptômes de dysfonctionnement hépatique doivent être examinés afin de déterminer s’il y a ou non une atteinte hépatique. En présence d’une jaunisse et/ou d’une hausse des taux d’ALT correspondant à au moins 5 fois la limite supérieure normale, le traitement par RemdantryMC doit être immédiatement interrompu et un examen plus approfondi des signes anormaux doit être mené. Comme cela a été le cas avec d’autres agents immunosuppresseurs, on a observé des cas, quoique très rares, de réactivation du virus de l’hépatite B chez certains patients traités par l’infliximab pour injection qui étaient des porteurs chroniques de ce virus (séropositifs au test de détection de l’antigène de surface). Un dépistage du virus de l’hépatite B (VHB) doit être effectué avant d’instaurer un traitement par des immunosuppresseurs, y compris RemdantryMC. Chez les patients séropositifs pour l’antigène de surface du VHB, la consultation d’un professionnel de la santé possédant des compétences dans le traitement de l’hépatite B est recommandée. Les patients qui sont des porteurs chroniques du VHB doivent être correctement évalués avant l’instauration du traitement par RemdantryMC et surveillés de près pendant le traitement ainsi que pendant plusieurs mois après la fin du traitement.
Système immunitaire
Afin de réduire au minimum l’incidence de réactions d’hypersensibilité, y compris les réactions liées à la perfusion et les réactions évoquant la maladie sérique, RemdantryMC doit être administré comme traitement d’entretien régulier après un traitement d’induction aux semaines 0, 2 et 6 (voir 4 POSOLOGIE ET ADMINISTRATION).
Réactions d’hypersensibilité
L’utilisation de l’infliximab pour injection a été associée à des réactions d’hypersensibilité pouvant survenir à divers moments. Ces réactions, notamment l’urticaire, la dyspnée et/ou le bronchospasme, l’œdème laryngé et l’hypotension, sont survenues pendant la perfusion d’infliximab pour injection ou au cours des 2 heures qui ont suivi. Dans certains cas cependant, des réactions évoquant la maladie sérique ont été observées de 3 à 12 jours après la perfusion chez des patients atteints de la maladie de Crohn et de polyarthrite rhumatoïde qui avaient repris un traitement par l’infliximab pour injection après une longue interruption. Les symptômes associés à ces réactions comprennent la fièvre, les éruptions cutanées, les céphalées, les maux de gorge, les myalgies, les polyarthralgies, l’œdème du visage et des mains et/ou la dysphagie. Ces réactions ont été associées à une hausse marquée des titres d’anticorps dirigés contre l’infliximab, à une baisse des concentrations sériques de l’infliximab sous le seuil minimal de détection et à une perte d’efficacité possible du médicament. Le traitement par RemdantryMC doit être interrompu en présence d’une réaction sévère. Par ailleurs, on doit avoir à sa disposition des médicaments adéquats pour traiter immédiatement des réactions d’hypersensibilité éventuelles (par exemple, de l’acétaminophène, des antihistaminiques, des corticostéroïdes et/ou de l’épinéphrine) (voir 8.2 Effets indésirables observés au cours des études cliniques, Réactions liées à la perfusion).
Au cours des essais cliniques, l’infliximab pour injection a parfois été réadministré dans les 14 semaines suivant la dernière perfusion. Le risque de réaction d’hypersensibilité retardée à la suite de la réadministration du médicament après une période de 15 semaines à 2 ans sans administration n’a pas été déterminé avec exactitude (voir 8.2 Effets indésirables observés au cours des études cliniques, Réactions liées à la perfusion, Réactions d’hypersensibilité retardées/Réactions consécutives à la réadministration de l’infliximab pour injection).
Réactions liées à la perfusion consécutives à la réadministration de l’infliximab pour injection
Dans un essai clinique sur la polyarthrite rhumatoïde, durant lequel des sujets recevaient une faible dose de méthotrexate, et, dans un essai clinique sur le psoriasis, un traitement d’induction consistant en l’administration de trois doses d’infliximab pour injection après une période sans traitement a entraîné une incidence plus élevée de réactions graves et sévères liées à la perfusion au cours de la phase de réinduction que ce qui avait été signalé lors d’essais sur la polyarthrite rhumatoïde, le psoriasis et la maladie de Crohn durant lesquels une période sans traitement était suivie d’un traitement d’entretien régulier sans phase de réinduction. La plupart de ces réactions sont survenues au cours de la deuxième perfusion de réinduction à la semaine 2. Les réactions graves liées à la perfusion comprenaient, entre autres, les réactions suivantes : anaphylaxie, urticaire, œdème facial; frissons et démangeaisons. Après une période sans traitement, il n’est donc pas recommandé de réadministrer un traitement par l’infliximab pour injection avec une phase de réinduction (voir 8.2 Effets indésirables observés au cours des études cliniques, Réactions liées à la perfusion, Réactions liées à la perfusion consécutives à la réadministration d’infliximab pour injection).
Le programme d'aide aux patients Remdantry (Celltrion ConnecMC) facilite l'administration de RemdantryMC. Les cliniques du programme d'aide aux patients Remdantry (Celltrion ConnectMC) sont dotées de professionnels de la santé qualifiés, spécialement formés à l'administration des perfusions de RemdantryMC, et sont disponibles partout au Canada. Pour obtenir des renseignements sur le programme d'aide aux patients Remdantry (Celltrion ConnecMC), veuillez composer le 1-855-966-1648.
Auto-immunité
Le traitement par l’infliximab pour injection peut entraîner la formation d’auto-anticorps et l’apparition d’un syndrome pseudolupique. Si un patient présente des symptômes évoquant un tel syndrome à la suite d’un traitement par l’infliximab pour injection, ce traitement doit être interrompu (voir 8.2 Effets indésirables observés au cours des études cliniques, Auto-anticorps/Syndrome pseudolupique).
Vaccination
Avant d’instaurer un traitement par RemdantryMC, il est recommandé de mettre à jour, dans la mesure du possible, la vaccination de tous les patients, conformément au calendrier de vaccination en vigueur.
Vaccins vivants/Agents infectieux thérapeutiques
Nous disposons de données limitées sur la réponse à la vaccination par vaccins vivants et sur les infections consécutives à l’administration de vaccins renfermant des agents vivants chez les patients recevant un traitement anti-TNF. L’utilisation de vaccins vivants peut entraîner des infections cliniques, y compris des infections disséminées. Il est déconseillé d’administrer des vaccins vivants en concomitance avec RemdantryMC. Exposition du nourrisson in uteroUn cas mortel d’infection disséminée par le bacille de Calmette et Guérin (BCG) a été signalé chez un nourrisson ayant reçu le vaccin BCG après exposition in utero à l’infliximab pour injection. Il est recommandé d’attendre 12 mois après la naissance avant l’administration de vaccins vivants à des nourrissons ayant été exposés in utero à l’infliximab. L’administration d’un vaccin vivant à des nourrissons de moins de 12 mois peut être envisagée si l’exposition à l’infliximab a été limitée au premier trimestre de la grossesse ou si les concentrations sériques d’infliximab chez ces nourrissons sont indétectables, ou s’il existe un bénéfice clinique évident pour le nourrisson (voir 7.1.1 Grossess). Exposition du nourrisson par le lait maternel
L’administration d’un vaccin vivant à un nourrisson allaité par une mère sous infliximab n’est pas recommandée, à moins que les concentrations sériques d’infliximab chez le nourrisson soient indétectables (voir 7.1.2 Femmes qui allaitent).
Agents infectieux thérapeutiques
D’autres utilisations d’agents infectieux thérapeutiques, tels que des bactéries vivantes atténuées (par exemple, l’instillation intravésicale de BCG pour le traitement du cancer), peuvent entraîner des infections cliniques, y compris des infections disséminées. Il est déconseillé d’administrer ce type d’agents en concomitance avec RemdantryMC.
Vaccins non vivants
Dans un sous-groupe de patients de l’étude ASPIRE, les pourcentages de patients dont le titre d’anticorps mesuré après l’administration d’un vaccin polyvalent antipneumococcique avait doublé étaient similaires dans chaque groupe de traitement, ce qui indique que l’infliximab pour injection n’a pas eu d’effet sur la réponse immunitaire humorale indépendante des lymphocytes T.
Système nerveux
L’infliximab pour injection, tout comme d’autres inhibiteurs du TNF, a été associé à des crises épileptiques et à l’apparition ou à l’exacerbation de symptômes cliniques et/ou de manifestations radiologiques de troubles de démyélinisation du système nerveux central, y compris la sclérose en plaques et la névrite optique, et de troubles de démyélinisation du système nerveux périphérique y compris le syndrome de Guillain-Barré. Les prescripteurs doivent user de prudence lorsqu’ils envisagent d’utiliser RemdantryMC chez des patients atteints de tels troubles neurologiques et doivent cesser le traitement si ces troubles se manifestent.
Les professionnels de la santé doivent informer les patients de l’existence d’une notice incluse dans l’emballage avec des renseignements destinés au patient, leur transmettre les renseignements qu’elle contient et s’assurer qu’ils sont bien compris.
Considérations périopératoires
Nous ne disposons que de données limitées sur l’innocuité du traitement par l’infliximab pour injection chez les patients qui ont subi des interventions chirurgicales, y compris une arthroplastie. La longue demi-vie de l’infliximab doit être prise en compte si une intervention chirurgicale est envisagée. Un patient qui doit avoir recours à une chirurgie alors qu’il reçoit un traitement par RemdantryMC doit faire l’objet d’une surveillance étroite visant à déceler la présence d’infections, et des mesures appropriées doivent être prises, le cas échéant.
Santé reproductive : risque pour les femmes et les hommes
- Fertilité
Les femmes en mesure de procréer doivent utiliser une méthode de contraception adéquate pour ne pas devenir enceintes et continuer la contraception pendant au moins six mois après le dernier traitement par RemdantryMC.
On ignore si RemdantryMC peut altérer la capacité de reproduction.
7.1 Populations particulières
7.1.1 Grossesse
Les études observationnelles disponibles menées auprès de femmes enceintes exposées à l’infliximab pour injection n’ont montré aucune hausse du risque de malformations majeures chez les nouveau-nés vivants comparativement aux femmes exposées à des agents non biologiques. Toutefois, les résultats relatifs aux autres issues de la grossesse n’étaient pas uniformes dans toutes les études. Dans le cadre d’une étude menée dans un registre nord-américain de maladies inflammatoires de l’intestin durant la grossesse, l’exposition à l’infliximab pour injection n’était pas liée à un taux accru de fausses-couches/mortinatalités, de nouveau-nés de faible poids à la naissance ou de petite taille pour l’âge gestationnel, ou d’infections chez le nourrisson au cours de la première année de vie comparativement à l’exposition à des agents non biologiques. Dans le cadre d’une autre étude menée en Europe du Nord auprès de patientes atteintes ou non de maladies inflammatoires de l’intestin, l’exposition à l’infliximab pour injection en association avec des immunosuppresseurs (principalement des corticostéroïdes à action systémique et l’azathioprine), mais pas à l’infliximab pour injection en monothérapie, a été associée à un taux accru de naissances prématurées, de nouveau-nés de petite taille pour l’âge gestationnel, de nouveau-nés de faible poids à la naissance et d’hospitalisations de nourrissons pour cause d’infection comparativement au traitement non biologique à action systémique. Les deux études comportent des facteurs de confusion (p. ex. l’administration concomitante d’autres médicaments ou traitements n’était pas contrôlée et la gravité de la maladie n’était pas évaluée).
Comme l’infliximab pour injection n’interagit pas de façon croisée avec le TNFα des espèces autres que les humains et les chimpanzés, aucune étude sur la reproduction animale n’a été effectuée avec l’infliximab pour injection. On n’a noté aucun signe de toxicité maternelle, d’embryotoxicité ou de tératogénicité lors d’une étude de toxicité sur le développement réalisée chez la souris et utilisant un anticorps analogue qui inhibe de façon sélective l’activité fonctionnelle du TNFα murin. Des doses de 10 à 15 mg/kg ont permis d’obtenir une efficacité pharmacologique maximale dans le cadre d’études de pharmacodynamie portant sur des modèles animaux et utilisant un anticorps analogue anti-TNF. Aucun effet indésirable n’a été observé à la suite de l’administration de doses pouvant atteindre 40 mg/kg dans des études sur la reproduction animale.
Comme toute autre IgG, l’infliximab traverse la barrière placentaire. L’infliximab pour injection a été retrouvé dans le sérum de nourrissons jusqu’à 12 mois après la naissance. On ignore la signification clinique de faibles concentrations sériques d’infliximab sur l’état immunitaire chez les nourrissons. À la suite d’une exposition in utero à l’infliximab pour injection, les nourrissons peuvent présenter un risque accru d’infection, y compris des infections disséminées pouvant se révéler mortelles (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
7.1.2 Femmes qui allaitent
De faibles concentrations d’infliximab pour injection ont été détectées dans le lait maternel et dans le sérum du nourrisson allaité. Bien que l’on s’attende à ce que l’exposition systémique chez le nourrisson allaité soit faible, car l’infliximab est principalement dégradé dans le tube digestif, l’administration de vaccins vivants à un nourrisson allaité par une mère sous infliximab n’est pas recommandée sauf si les concentrations sériques d’infliximab chez le nourrisson sont indétectables. Selon des données limitées tirées d’articles publiés, le taux d’infection des nourrissons exposés à l’infliximab par le lait maternel n’a pas augmenté et les nourrissons se sont développés normalement. L’utilisation d’RemdantryMC pendant l’allaitement doit tenir compte de l’importance du médicament pour la mère et du bénéfice de l’allaitement pour la santé du nourrisson.
7.1.3 Enfants
Enfants (6 à 17 ans) : RemdantryMC est indiqué pour la réduction des signes et des symptômes, ainsi que pour l’induction et le maintien de la rémission clinique chez les enfants atteints de maladie Crohn évolutive modérée ou sévère qui ont obtenu une réponse insuffisante à un traitement standard. RemdantryMC est également indiqué pour la réduction des signes et des symptômes, l’induction et le maintien de la rémission clinique et l’induction de la cicatrisation de la muqueuse, chez les enfants atteints de colite ulcéreuse évolutive modérée ou sévère qui ont obtenu une réponse insuffisante à un traitement standard (c.-à-d. aminosalicylés et/ou corticostéroïdes et/ou immunosuppresseurs). En général, les manifestations indésirables observées chez les enfants atteints de la maladie de Crohn ou de colite ulcéreuse qui recevaient de l’infliximab pour injection étaient semblables à celles observées chez les patients adultes atteints respectivement des mêmes maladies. Il est important de noter qu’au cours de l’essai REACH, tous les patients devaient recevoir une dose stable de 6-MP, d’AZA ou de MTX (voir 1.1 Enfants; 8.2.1 Effets indésirables observés au cours des études cliniques – enfants, Maladie de Crohn; 8.2.1 Effets indésirables observés au cours des études cliniques – enfants, Colite ulcéreuse; 4 POSOLOGIE ET ADMINISTRATION et 14.1 Études cliniques par indication – Médicament biologique de référence; pour de plus amples renseignements concernant le traitement des enfants, voir aussi 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, et 10.3 Pharmacocinétique).
L’innocuité et l’efficacité de l’infliximab pour injection n’ont pas été établies chez les enfants de moins de 9 ans atteints de la maladie de Crohn, de même que chez les enfants de moins de 6 ans atteints de colite ulcéreuse. L’innocuité et l’efficacité de l’infliximab pour injection chez les enfants atteints de psoriasis en plaques, de rhumatisme psoriasique, de spondylarthrite ankylosante ou de polyarthrite rhumatoïde juvénile n’ont pas été établies.
7.1.4 Personnes âgées
Personnes âgées (65 ans ou plus) : Dans les essais cliniques portant sur la polyarthrite rhumatoïde (ATTRACT) et ceux sur le psoriasis en plaques, aucune différence globale n’a été observée en matière d’efficacité ou d’innocuité, entre, d’une part, les 181 participants atteints de polyarthrite rhumatoïde et les 75 patients atteints de psoriasis en plaques, tous âgés de 65 ans ou plus et, d’autre part, les sujets plus jeunes. Toutefois, la fréquence des manifestations indésirables graves a été plus élevée chez les sujets de 65 ans ou plus, tant dans les groupes traités par l’infliximab pour injection que dans les groupes témoins. La durée moyenne du traitement par l’infliximab pour injection chez ces patients (154) était d’environ 50 semaines. La population des études cliniques portant sur l’utilisation de l’infliximab pour injection contre la maladie de Crohn, la colite ulcéreuse, la spondylarthrite ankylosante et le rhumatisme psoriasique ne comptait pas assez de personnes de 65 ans ou plus pour permettre aux investigateurs de déterminer si leur réponse au traitement différait de celle des sujets âgés de 18 à 64 ans. L’incidence des infections est plus élevée dans la population âgée en général. De plus, l’incidence des infections graves chez les sujets de 65 ans ou plus traités par l’infliximab pour injection était supérieure à celle observée chez les sujets de moins de 65 ans; par conséquent, la prudence s’impose lors du traitement des patients âgés (voir 8.2 Effets indésirables observés au cours des études cliniques, Infections).
8 EFFETS INDÉSIRABLES
Les profils des effets indésirables des médicaments signalés dans les études cliniques qui ont comparé RemdantryMC au médicament biologique de référence se sont révélés analogues. La description des effets indésirables dans cette section repose sur l’expérience clinique acquise avec le médicament biologique de référence.
8.1 Aperçu des effets indésirables
Les effets indésirables du médicament signalés le plus souvent tant lors des essais cliniques que dans les rapports de pharmacovigilance sont les suivants : infections, réactions allergiques et réactions liées à la perfusion. D’après les mêmes sources, les effets indésirables du médicament signalés moins fréquemment, mais pouvant être graves et cliniquement pertinents comprennent les manifestations hépatobiliaires (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique), les troubles de démyélinisation (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux) et les lymphomes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cancérogenèse et mutagenèse). Au cours des essais cliniques, les réactions liées à la perfusion (dyspnée, bouffées vasomotrices, céphalées et éruptions cutanées) représentaient une des causes les plus fréquentes d’abandon du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire). Les manifestations indésirables ont été signalées plus souvent chez les patients atteints de polyarthrite rhumatoïde qui recevaient la dose de 10 mg/kg que chez ceux qui recevaient celle de 3 mg/kg. Toutefois, aucune différence n’a été observée dans la fréquence des manifestations indésirables entre les patients atteints de la maladie de Crohn ou de colite ulcéreuse recevant la dose de 5 mg/kg et ceux recevant la dose de 10 mg/kg, ni entre les doses de 3 mg/kg et de 5 mg/kg chez les patients atteints de psoriasis en plaques.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Description des sources de données
Les données décrites dans ce document rendent compte de l’utilisation de l’infliximab pour injection chez 5561 patients au cours d’études adéquatement menées et rigoureusement contrôlées. L’infliximab pour injection a été étudié principalement dans le cadre d’essais comparatifs contre placebo et à double insu menés chez des patients atteints de polyarthrite rhumatoïde (1304 patients exposés), de polyarthrite rhumatoïde juvénile (117 patients exposés), de la maladie de Crohn (1566 patients exposés, dont 1427 adultes et 139 enfants), de colite ulcéreuse (544 patients exposés, dont 484 adultes et 60 enfants), de psoriasis en plaques (1373 patients exposés), de rhumatisme psoriasique (293 patients exposés), de spondylarthrite ankylosante (347 patients exposés) et d’autres troubles (17 patients exposés). En général, les données mentionnées dans les sections suivantes sont issues d’essais cliniques sur la polyarthrite rhumatoïde et la maladie de Crohn chez l’adulte (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire). Voir 14.1 Études cliniques par indication – Médicament biologique de référence pour obtenir une description des études menées pour chaque indication.
Fréquence relative des effets indésirables du médicament
Les manifestations indésirables qui sont survenues chez au moins 5 % des patients adultes qui recevaient de l’infliximab pour injection comme traitement de la polyarthrite rhumatoïde, de la maladie de Crohn, de la spondylarthrite ankylosante, du psoriasis en plaques, du rhumatisme psoriasique ou de la colite ulcéreuse sont énumérées au tableau 3. Par ailleurs, celles qui sont survenues chez au moins 5 % des enfants qui recevaient de l’infliximab pour injection comme traitement de la maladie de Crohn ou de la colite ulcéreuse sont présentées au tableau 4. Les manifestations indésirables qui se sont apparues chez 1 à moins de 5 % des patients adultes sous de l’infliximab pour injection sont énumérées au tableau 5. Les manifestations indésirables qui sont survenues chez 1 % à moins de 5 % des enfants atteints de la maladie de Crohn ou de colite ulcéreuse et traités par de l’infliximab pour injection sont présentées au tableau 6. Quant aux manifestations indésirables survenues lors d’un essai sur la polyarthrite rhumatoïde juvénile, elles sont présentées à la section 8.2.1 Effets indésirables observés au cours des études cliniques – enfants, Polyarthrite rhumatoïde juvénile. En général, la fréquence et le type de manifestations indésirables observées chez les enfants atteints de la maladie de Crohn ou de colite ulcéreuse qui recevaient de l’infliximab pour injection étaient semblables à celles observées chez les patients adultes atteints respectivement des mêmes maladies. Les différences notées par rapport aux adultes ainsi que d’autres considérations particulières sont abordées dans les sections 8.2.1 Effets indésirables observés au cours des études cliniques – enfants, Maladie de Crohn et 8.2.1 Effets indésirables observés au cours des études cliniques – enfants, Colite ulcéreuse.
Tableau 3 – Nombre de patients ayant présenté au moins 1 manifestation indésirable (fréquence d’au moins 5 %) – Terminologie des effets indésirables préconisée par l’OMS selon le système, l’appareil ou l’organe; patients traités âgés de 18 ans ou plus
| Études sur la polyarthrite rhumatoïde | Études sur la maladie de Crohn | Études sur la spondylarthrite ankylosante | Études sur la colite ulcéreuse | Études sur le psoriasis | Études sur le rhumatisme psoriasique | |||||||
| PBO | IFX | PBO | IFX | PBO | IFX | PBO | IFX | PBO | IFX | PBO | IFX | |
Patients traités âgés de 18 ans ou plus qui ont reçu un traitementa,b | 427 | 1304 | 217 | 1427 | 76 | 275 | 248 | 493 | 334 | 1373 | 98 | 191 |
Durée moyenne du suivi (semaines) | 52,0 | 59,9 | 29,8 | 44,8 | 25,3 | 87,8 | 31,9 | 40,5 | 18,1 | 41,9 | 20,2 | 42,8 |
Patients ayant présenté au moins 1 manifestatio n | 353 (82,7 %) | 1198 (91,9 %) | 179 (82,5 %) | 1297 (90,9 %) | 57 (75,0 %) | 268 (97,5 %) | 199 (80,2 %) | 425 (86,2 %) | 210 (62,9 %) | 1209 (88,1 %) | 66 (67,3 %) | 162 (84,8 %) |
| Terminologie préconisée selon le système, l’appareil ou l’organe | ||||||||||||
| Troubles de l’appareil respiratoire | ||||||||||||
Infections des voies respiratoires supérieures | 22 % | 29 % | 15 % | 23 % | 14 % | 49 % | 17 % | 18 % | 16 % | 25 % | 13 % | 24 % |
| Pharyngite | 7 % | 12 % | 6 % | 13 % | 5 % | 20 % | 6 % | 10 % | 4 % | 9 % | 4 % | 10 % |
| Sinusite | 7 % | 13 % | 6 % | 9 % | 1 % | 11 % | 5 % | 9 % | 3 % | 8 % | 4 % | 11 % |
| Toux | 7 % | 12 % | 6 % | 7 % | 3 % | 13 % | 4 % | 6 % | 1 % | 5 % | 1 % | 7 % |
| Rhinite | 4 % | 8 % | 5 % | 6 % | 5 % | 21 % | 2 % | 4 % | 1 % | 6 % | 2 % | 4 % |
| Bronchite | 8 % | 9 % | 3 % | 5 % | 1 % | 8 % | 3 % | 4 % | 2 % | 4 % | 3 % | 6 % |
| Troubles de l’appareil digestif | ||||||||||||
| Nausées | 19 % | 19 % | 25 % | 21 % | 9 % | 11 % | 9 % | 11 % | 4 % | 8 % | 6 % | 5 % |
Douleurs abdominales | 7 % | 12 % | 17 % | 24 % | 4 % | 16 % | 13 % | 12 % | 1 % | 4 % | 2 % | 5 % |
| Diarrhée | 11 % | 11 % | 7 % | 9 % | 5 % | 20 % | 5 % | 5 % | 2 % | 5 % | 3 % | 2 % |
| Vomisse-ments | 6 % | 7 % | 13 % | 12 % | 4 % | 6 % | 7 % | 6 % | 1 % | 3 % | 2 % | 1 % |
| Dyspepsie | 6 % | 9 % | 2 % | 6 % | 4 % | 4 % | 2 % | 3 % | 1 % | 2 % | 2 % | 2 % |
| Études sur la polyarthrite rhumatoïde | Études sur la maladie de Crohn | Études sur la spondylarthrite ankylosante | Études sur la colite ulcéreuse | Études sur le psoriasis | Études sur le rhumatisme psoriasique | |||||||
| PBO | IFX | PBO | IFX | PBO | IFX | PBO | IFX | PBO | IFX | PBO | IFX | |
| Problèmes touchant la peau et les annexes cutanée | ||||||||||||
| Éruption cutanée | 5 % | 9 % | 6 % | 10 % | 7 % | 10 % | 8 % | 8 % | 1 % | 2 % | 0 % | 2 % |
| Prurit | 2 % | 6 % | 3 % | 6 % | 7 % | 12 % | 4 % | 6 % | 4 % | 9 % | 3 % | 6 % |
| Organisme entier – troubles généraux | ||||||||||||
| Douleur | 7 % | 7 % | 6 % | 13 % | 5 % | 29 % | 12 % | 11 % | 5 % | 10 % | 1 % | 4 % |
| Fatigue | 6 % | 8 % | 13 % | 14 % | 4 % | 15 % | 8 % | 10 % | 2 % | 7 % | 3 % | 4 % |
| Troubles de l’appareil locomoteur | ||||||||||||
| Arthralgie | 6 % | 7 % | 8 % | 15 % | 1 % | 8 % | 10 % | 15 % | 2 % | 10 % | 2 % | 4 % |
| Dorsalgie | 4 % | 7 % | 6 % | 8 % | 3 % | 12 % | 8 % | 4 % | 3 % | 5 % | 6 % | 9 % |
| Myalgie | 3 % | 3 % | 4 % | 6 % | 3 % | 4 % | 5 % | 6 % | 1 % | 6 % | 0 % | 2 % |
| Troubles des systèmes nerveux central et périphérique | ||||||||||||
| Céphalées | 12 % | 17 % | 15 % | 23 % | 11 % | 20 % | 18 % | 19 % | 8 % | 17 % | 5 % | 10 % |
| Étourdisse-ments | 6 % | 7 % | 6 % | 10 % | 4 % | 10 % | 5 % | 6 % | 2 % | 4 % | 4 % | 4 % |
| Troubles du mécanisme de défense | ||||||||||||
| Fièvre | 4 % | 7 % | 11 % | 11 % | 0 % | 8 % | 9 % | 10 % | 1 % | 4 % | 1 % | 2 % |
a. Études sur la polyarthrite rhumatoїde : C0168T07, C0168T09, C0168T14, C0168T15, C0168T18, C0168T22 et C0168T29. Études sur la maladie de Crohn : C0168T08, C0168T11, C0168T16, C0168T20, C0168T21, C0168T26 et C0168T67. Étude sur la spondylarthrite ankylosante : C0168T51. Études sur la colite ulcéreuse : C0168T12, C0168T37 (jusqu’à la semaine 54) et C0168T46 (jusqu’à la semaine 54, y compris une période de prolongation de l’étude de 24 semaines). Études sur le psoriasis : C0168T31, C0168T38 et C0168T44. Étude sur le rhumatisme psoriasique : C0168T50.
b. Les manifestations indésirables énumérées dans ce tableau sont présentées selon leur fréquence dans les groupes sous infliximab pour injection combinés pour toutes les indications. Une fois les fréquences déterminées, les pourcentages sont arrondis à un nombre entier.
IFX : infliximab; PBO : placebo
Tableau 4 – Nombre de patients ayant présenté au moins 1 manifestation indésirable (fréquence d’au moins 5 %) – Terminologie des effets indésirables préconisée par l’OMS selon le système, l’appareil ou l’organe; patients traités âgés de moins de 18 ans dans les études sur la maladie de Crohn et la colite ulcéreuse
Études sur la maladie de Crohna | Étude sur la colite ulcéreuseb | |||
| Placebo | Infliximab pour injection 5 mg/kg | Placebo | Infliximab pour injection 5 mg/kg | |
| Patients traités de moins de 18 ans dans les études sur la maladie de Crohn ou la colite ulcéreusec | 0 | 139 | 0 | 60 |
| Durée moyenne du suivi (semaines) | s.o. | 44,1 | s.o. | 38,0 |
| Patients ayant présenté au moins 1 manifestation indésirable | 0 (s.o.) | 125 (89,9 %) | 0 (s.o.) | 57 (95,0 %) |
| Terminologie préconisée selon le système, l’appareil ou l’organe | ||||
| Troubles de l’appareil digestif | ||||
| Colite ulcéreuse | s.o. | 0 % | s.o. | 47 % |
| Douleurs abdominales | s.o. | 22 % | s.o. | 13 % |
| Vomissements | s.o. | 22 % | s.o. | 8 % |
| Nausées | s.o. | 19 % | s.o. | 5 % |
| Selles sanguinolentes | s.o. | 7 % | s.o. | 3 % |
| Diarrhée | s.o. | 13 % | s.o. | 3 % |
| Maladie de Crohn | s.o. | 27 % | s.o. | 0 % |
| Troubles de l’appareil respiratoire | ||||
| Infections des voies respiratoires supérieures | s.o. | 29 % | s.o. | 23 % |
| Pharyngite | s.o. | 19 % | s.o. | 18 % |
| Toux | s.o. | 11 % | s.o. | 10 % |
| Sinusite | s.o. | 8 % | s.o. | 5 % |
| Rhinite | s.o. | 8 % | s.o. | 2 % |
| Troubles du mécanisme de défense | ||||
| Fièvre | s.o. | 17 % | s.o. | 13 % |
| Problèmes touchant la peau et les annexes cutanées | ||||
| Éruptions cutanées | s.o. | 10 % | s.o. | 5 % |
| Prurit | s.o. | 9 % | s.o. | 2 % |
| Organisme entier – troubles généraux | ||||
| Douleur | s.o. | 9 % | s.o. | 8 % |
| Troubles des systèmes nerveux central et périphérique | ||||
| Céphalées | s.o. | 31 % | s.o. | 13 % |
| Troubles de l’appareil locomoteur | ||||
| Arthralgie | s.o. | 9 % | s.o. | 2 % |
| Troubles érythrocytaires | ||||
| Anémie | s.o. | 9 % | s.o. | 10 % |
| Troubles des globules blancs et du système réticulo-endothélial | ||||
| Neutropénie | s.o. | 6 % | s.o. | 3 % |
| Leucopénie | s.o. | 8 % | s.o. | 2 % |
Études sur la maladie de Crohna | Étude sur la colite ulcéreuseb | |||
| Placebo | Infliximab pour injection 5 mg/kg | Placebo | Infliximab pour injection 5 mg/kg | |
| Troubles vasculaires (extracardiaques) | ||||
| Bouffées vasomotrices | s.o. | 8 % | s.o. | 3 % |
a. Les études sur la maladie de Crohn comprennent les études C0168T23 et C0168T47 (jusqu’à la semaine 54), ainsi que l’étude C0168T55.
b. L’étude sur la colite ulcéreuse est l’étude C0168T72.
c. Les manifestations indésirables énumérées dans ce tableau sont présentées selon leur fréquence dans les groupes infliximab pour injection combinés. Une fois les fréquences déterminées, les pourcentages sont arrondis à un nombre entier. Tableau 5 – Nombre de patients ayant présenté au moins 1 manifestation indésirable (fréquence de ≥ 1 % à moins 5 %) – Terminologie des effets indésirables préconisée par l’OMS selon le système, l’appareil ou l’organe; patients traités âgés de 18 ans ou plus
Études sur la
polyarthrite
rhumatoїde
Études sur la
maladie de Crohn
Études sur la
spondylarthrite
ankylosante
Études sur la colite
ulcéreuse
Études sur le psoriasis
Études sur le rhumatisme psoriasique
Placebo
Infliximab
pour
injection Placebo
Infliximab
pour
injection Placebo
Infliximab
pour
injection Placebo
Infliximab
pour
injection Placebo
Infliximab pour injection Placebo
Infliximab pour injection
Patients traités âgés de
18 ans ou plus qui ont reçu
un traitementa,b 427 1304 217 1427 76 275 248 493 334 1373 98 191 Durée moyenne du suivi
(semaines) 52,0 59,9 29,8 44,8 25,3 87,8 31,9 40,5 18,1 41,9 20,2 42,8 Patients ayant présenté au
moins 1 manifestation
353
(82,7 %)
1198
(91,9 %)
179
(82,5 %)
1297
(90,9 %)
57
(75,0 %)
268
(97,5 %)
199
(80,2 %)
425
(86,2 %)
210 (62,9 %)
1209 (88,1 %)
66
(67,3 %)
162 (84,8 %) Terminologie préconisée par l’OMS selon le système, l’appareil ou l’organe
Troubles de l’appareil respiratoire
Dyspnée 2 % 5 % 1 % 4 % 3 % 5 % 2 % 3 % 1 % 3 % 1 % 3 % Pneumonie 1 % 4 % 1 % 1 % 0 % 1 % 0 % 2 % 0 % 1 % 0 % 3 % Réaction allergique
d’ordre respiratoire 1 % 2 % 0 % 1 % 0 % 1 % 0 % 1 % 0 % 2 % 1 % 2 % Épistaxis 1 % 1 % 0 % 1 % 0 % 2 % 0 % 1 % 0 % 1 % 0 % 1 % Troubles de l’appareil digestif
Gastro-entérite 3 % 4 % 6 % 4 % 4 % 7 % 2 % 3 % 1 % 3 % 3 % 1 % Maladie de Crohn 0 % 0 % 12 % 13 % 0 % 0 % 0 % 0 % 0 % 0 % 0 % 0 % Stomatite ulcéreuse 5 % 6 % 1 % 3 % 1 % 1 % 1 % 1 % 0 % 1 % 1 % 1 % Flatulence 1 % 2 % 3 % 6 % 0 % 1 % 2 % 4 % 0 % 0 % 0 % 0 % Constipation 3 % 2 % 2 % 4 % 1 % 3 % 1 % 2 % 0 % 1 % 2 % 0 % Reflux gastro-œsophagien 1 % 2 % 0 % 2 % 0 % 3 % 2 % 1 % 0 % 1 % 1 % 2 % Colite ulcéreuse 0 % 0 % 0 % 0 % 0 % 0 % 25 % 16 % 0 % 0 % 0 % 0 % Odontalgie 0 % 1 % 1 % 2 % 0 % 1 % 0 % 1 % 1 % 2 % 0 % 1 % Anorexie 1 % 1 % 2 % 2 % 0 % 0 % 1 % 1 % 0 % 0 % 0 % 1 % Selles sanguinolentes 1 % 1 % 1 % 2 % 0 % 1 % 1 % 1 % 0 % 0 % 0 % 0 % Obstruction intestinale 0 % 0 % 2 % 4 % 0 % 0 % 0 % 0 % 0 % 0 % 0 % 0 % Problèmes touchant la peau et les annexes cutanées
Urticaire 1 % 4 % 0 % 2 % 0 % 2 % 0 % 1 % 1 % 4 % 0 % 4 % Transpiration accrue 0 % 2 % 3 % 3 % 5 % 4 % 3 % 3 % 0 % 2 % 0 % 2 % Alopécie 2 % 3 % 2 % 3 % 0 % 1 % 1 % 3 % 1 % 1 % 2 % 3 % Études sur la
polyarthrite
rhumatoїde
Études sur la
maladie de Crohn
Études sur la
spondylarthrite
ankylosante
Études sur la colite
ulcéreuse
Études sur le psoriasis
Études sur le rhumatisme psoriasique
Placebo
Infliximab
pour
injection Placebo
Infliximab
pour
injection Placebo
Infliximab
pour
injection Placebo
Infliximab
pour
injection Placebo
Infliximab pour injection Placebo
Infliximab pour injection
Dermatite 1 % 2 % 0 % 2 % 1 % 7 % 2 % 1 % 0 % 2 % 0 % 1 % Dermatite fongique 1 % 3 % 1 % 1 % 0 % 5 % 3 % 1 % 0 % 2 % 1 % 2 % Psoriasis 0 % 0 % 1 % 1 % 1 % 5 % 1 % 0 % 7 % 5 % 2 % 4 % Eczéma 1 % 2 % 0 % 3 % 0 % 3 % 3 % 1 % 1 % 1 % 0 % 1 % Acné 0 % 1 % 1 % 3 % 0 % 3 % 1 % 2 % 1 % 1 % 0 % 0 % Sécheresse cutanée 0 % 1 % 1 % 2 % 0 % 7 % 1 % 3 % 1 % 1 % 0 % 0 % Plaie cutanée 2 % 2 % 1 % 1 % 0 % 2 % 0 % 1 % 0 % 2 % 0 % 1 % Érythème 0 % 2 % 1 % 1 % 0 % 3 % 1 % 1 % 0 % 1 % 1 % 0 % Éruption érythémateuse 1 % 1 % 0 % 1 % 1 % 5 % 0 % 1 % 0 % 0 % 0 % 1 % Folliculite 0 % 1 % 1 % 1 % 0 % 1 % 0 % 1 % 1 % 1 % 0 % 0 % Organisme entier – troubles généraux
Douleur thoracique 3 % 4 % 4 % 5 % 1 % 6 % 2 % 3 % 0 % 4 % 2 % 4 % Œdème périphérique 4 % 4 % 2 % 5 % 1 % 4 % 4 % 4 % 2 % 3 % 0 % 3 % Frissons 2 % 3 % 1 % 2 % 3 % 3 % 2 % 4 % 1 % 3 % 0 % 1 % Syndrome lié à la
perfusion 0 % 2 % 0 % 2 % 1 % 3 % 0 % 2 % 0 % 3 % 0 % 2 % Plaie 1 % 1 % 0 % 1 % 1 % 3 % 0 % 1 % 0 % 3 % 1 % 3 % Bouffées de chaleur 0 % 2 % 1 % 2 % 1 % 3 % 2 % 1 % 0 % 1 % 0 % 2 % Réaction allergique 0 % 1 % 1 % 2 % 0 % 5 % 0 % 2 % 1 % 1 % 1 % 1 % Asthénie 1 % 1 % 0 % 3 % 0 % 2 % 0 % 1 % 0 % 1 % 1 % 1 % Réaction impossible à
évaluer 0 % 1 % 2 % 2 % 0 % 2 % 1 % 1 % 1 % 1 % 0 % 0 % Troubles de l’appareil locomoteur
Arthrite 1 % 1 % 2 % 4 % 5 % 14 % 1 % 1 % 3 % 7 % 5 % 5 % Fracture osseuse 3 % 4 % 0 % 1 % 0 % 4 % 0 % 1 % 1 % 1 % 0 % 4 % Claquage d’un muscle
squelettique 2 % 2 % 0 % 1 % 0 % 1 % 1 % 0 % 1 % 3 % 1 % 2 % Tendinite 2 % 0 % 0 % 1 % 1 % 5 % 1 % 1 % 0 % 1 % 2 % 1 % Troubles des systèmes nerveux central et périphérique
Paresthésie 2 % 3 % 2 % 3 % 0 % 7 % 3 % 3 % 1 % 3 % 0 % 0 % Contractions musculaires
involontaires 2 % 4 % 2 % 2 % 1 % 3 % 3 % 2 % 0 % 2 % 1 % 1 % Hypoesthésie 1 % 2 % 1 % 2 % 4 % 3 % 1 % 1 % 0 % 2 % 1 % 1 % Migraine 1 % 1 % 1 % 2 % 0 % 1 % 0 % 1 % 0 % 1 % 0 % 1 % Études sur la
polyarthrite
rhumatoїde
Études sur la
maladie de Crohn
Études sur la
spondylarthrite
ankylosante
Études sur la colite
ulcéreuse
Études sur le psoriasis
Études sur le rhumatisme psoriasique
Placebo
Infliximab
pour
injection Placebo
Infliximab
pour
injection Placebo
Infliximab
pour
injection Placebo
Infliximab
pour
injection Placebo
Infliximab pour injection Placebo
Infliximab pour injection
Vertiges 2 % 2 % 0 % 1 % 3 % 1 % 1 % 1 % 0 % 1 % 1 % 2 % Troubles du mécanisme de défense
Abcès 3 % 4 % 4 % 9 % 3 % 6 % 3 % 3 % 1 % 3 % 2 % 2 % Syndrome grippal 3 % 4 % 1 % 6 % 1 % 8 % 2 % 4 % 1 % 3 % 0 % 3 % Moniliase 3 % 5 % 0 % 5 % 0 % 5 % 2 % 3 % 0 % 1 % 0 % 1 % Symptômes
pseudogrippaux 0 % 2 % 2 % 3 % 1 % 2 % 2 % 3 % 1 % 2 % 0 % 2 % Herpès simplex 1 % 2 % 2 % 2 % 0 % 9 % 2 % 1 % 1 % 2 % 1 % 4 % Infection 2 % 3 % 0 % 2 % 3 % 4 % 1 % 1 % 1 % 2 % 0 % 1 % Grippe 1 % 2 % 2 % 3 % 1 % 1 % 2 % 2 % 1 % 2 % 0 % 1 % Cellulite 1 % 2 % 0 % 1 % 0 % 2 % 0 % 1 % 1 % 1 % 1 % 3 % Zona 1 % 1 % 0 % 1 % 0 % 0 % 0 % 1 % 1 % 1 % 0 % 2 % Infection bactérienne 1 % 1 % 2 % 1 % 0 % 1 % 0 % 0 % 0 % 1 % 0 % 2 % Troubles psychiatriques
Insomnie 4 % 4 % 3 % 6 % 1 % 4 % 2 % 4 % 1 % 2 % 1 % 0 % Dépression 5 % 5 % 2 % 4 % 0 % 4 % 2 % 3 % 1 % 3 % 2 % 3 % Anxiété 1 % 3 % 1 % 3 % 1 % 2 % 3 % 2 % 0 % 2 % 1 % 0 % Troubles du foie et des voies biliaires
Élévation des taux d’ALT 4 % 5 % 1 % 3 % 5 % 12 % 1 % 1 % 1 % 4 % 1 % 8 % Élévation des taux d’AST 2 % 3 % 1 % 2 % 3 % 9 % 0 % 1 % 1 % 3 % 2 % 5 % Élévation des enzymes
hépatiques 3 % 4 % 1 % 1 % 0 % 2 % 0 % 1 % 0 % 4 % 0 % 2 % Anomalies de la fonction
hépatique 1 % 2 % 2 % 1 % 0 % 2 % 0 % 0 % 0 % 1 % 1 % 2 % Troubles vasculaires (extracardiaques)
Bouffées vasomotrices 0 % 3 % 1 % 2 % 3 % 4 % 1 % 2 % 0 % 5 % 0 % 3 % Ecchymoses 2 % 4 % 0 % 2 % 0 % 2 % 1 % 1 % 0 % 2 % 0 % 1 % Hémorroïdes 1 % 1 % 0 % 2 % 1 % 3 % 3 % 1 % 0 % 0 % 0 % 1 % Troubles de l’appareil urinaire
Infections urinaires 5 % 7 % 3 % 4 % 0 % 2 % 2 % 2 % 1 % 2 % 4 % 3 % Troubles métaboliques et nutritionnels
Hypokaliémie 0 % 2 % 1 % 4 % 0 % 0 % 0 % 1 % 0 % 0 % 0 % 1 % Gain pondéral 2 % 2 % 0 % 0 % 1 % 3 % 0 % 0 % 0 % 1 % 0 % 0 %
| Études sur la polyarthrite rhumatoїde | Études sur la maladie de Crohn | Études sur la spondylarthrite ankylosante | Études sur la colite ulcéreuse | Études sur le psoriasis | Études sur le rhumatisme psoriasique | |||||||
| Placebo | Infliximab pour injection | Placebo | Infliximab pour injection | Placebo | Infliximab pour injection | Placebo | Infliximab pour injection | Placebo | Infliximab pour injection | Placebo | Infliximab pour injection | |
| Troubles cardiovasculaires généraux | ||||||||||||
| Hypertension | 5 % | 6 % | 2 % | 3 % | 5 % | 8 % | 2 % | 2 % | 3 % | 4 % | 2 % | 3 % |
| Hypotension | 1 % | 2 % | 0 % | 2 % | 1 % | 3 % | 0 % | 2 % | 0 % | 1 % | 0 % | 2 % |
| Troubles des yeux et de la vision | ||||||||||||
| Conjonctivite | 2 % | 4 % | 2 % | 4 % | 1 % | 4 % | 3 % | 1 % | 0 % | 1 % | 1 % | 1 % |
| Vision anormale | 1 % | 2 % | 1 % | 2 % | 0 % | 4 % | 2 % | 1 % | 0 % | 1 % | 0 % | 2 % |
| Troubles des oreilles et de l’audition | ||||||||||||
| Otite | 0 % | 2 % | 1 % | 1 % | 0 % | 2 % | 1 % | 1 % | 0 % | 1 % | 0 % | 0 % |
| Troubles des globules blancs et du système réticulo-endothélial | ||||||||||||
| Leucopénie | 1 % | 2 % | 3 % | 2 % | 0 % | 2 % | 0 % | 2 % | 0 % | 1 % | 0 % | 1 % |
| Lymphadéno-pathie | 0 % | 1 % | 1 % | 2 % | 0 % | 2 % | 1 % | 1 % | 0 % | 1 % | 0 % | 1 % |
| Neutropénie | 0 % | 1 % | 0 % | 1 % | 0 % | 3 % | 0 % | 0 % | 0 % | 1 % | 0 % | 3 % |
| Troubles érythrocytaires | ||||||||||||
| Anémie | 4 % | 4 % | 4 % | 4 % | 1 % | 4 % | 10 % | 5 % | 0 % | 1 % | 0 % | 0 % |
| Troubles de la fréquence et du rythme cardiaque | ||||||||||||
| Tachycardie | 2 % | 2 % | 0 % | 1 % | 1 % | 1 % | 2 % | 1 % | 1 % | 1 % | 1 % | 1 % |
| Palpitations | 1 % | 2 % | 0 % | 1 % | 0 % | 3 % | 1 % | 1 % | 0 % | 1 % | 0 % | 1 % |
| Troubles au point d’administration/d’application | ||||||||||||
| Infiltration au point d’injection | 3 % | 2 % | 0 % | 1 % | 0 % | 0 % | 1 % | 0 % | 0 % | 2 % | 0 % | 0 % |
| Troubles touchant le collagène | ||||||||||||
| Polyarthrite rhumatoïde | 6 % | 7 % | 0 % | 0 % | 0 % | 0 % | 0 % | 0 % | 0 % | 0 % | 0 % | 0 % |
a. Études sur la polyarthrite rhumatoїde : C0168T07, C0168T09, C0168T14, C0168T15, C0168T18, C0168T22 et C0168T29. Études sur la maladie de Crohn : C0168T08, C0168T11, C0168T16, C0168T20, C0168T21, C0168T26 et C0168T67. Étude sur la spondylarthrite ankylosante : C0168T51. Études sur la colite ulcéreuse : C0168T12, C0168T37 (jusqu’à la semaine 54) et C0168T46 (jusqu’à la semaine 54, y compris une période de prolongation de l’étude de 24 semaines). Études sur le psoriasis : C0168T31, C0168T38 et C0168T44. Étude sur le rhumatisme psoriasique : C0168T50.
b. Les manifestations indésirables énumérées dans ce tableau sont présentées selon leur fréquence dans les groupes sous infliximab pour injection combinés pour toutes les indications. Une fois les fréquences déterminées, les pourcentages sont arrondis à un nombre entier.
Tableau 6 – Nombre de patients ayant présenté au moins 1 manifestation indésirable (fréquence de ≥ 1 à moins de 5 %) – Terminologie préconisée par l’OMS selon le système, l’appareil ou l’organe; patients traités de moins de 18 ans dans les études sur la maladie de Crohn ou la colite ulcéreuse
Études sur la maladie de Crohna | Étude sur la colite ulcéreuseb | |||
| Placebo | Infliximab pour injection 5 mg/kg | Placebo | Infliximab pour injection 5 mg/kg | |
| Patients traités de moins de 18 ans dans les études sur la maladie de Crohn ou la colite ulcéreusec | 0 | 139 | 0 | 60 |
| Durée moyenne du suivi (semaines) | s.o. | 44,1 | s.o. | 38,0 |
| Patients ayant présenté au moins 1 manifestation indésirable | 0 (s.o.) | 125 (89,9 %) | 0 (s.o.) | 57 (95,0 %) |
| Terminologie préconisée selon le système, l’appareil ou l’organe | ||||
| Troubles de l’appareil digestif | ||||
| Stomatite ulcéreuse | s.o. | 2 % | s.o. | 5 % |
| Diarrhée sanglante | s.o. | 1 % | s.o. | 2 % |
| Pancréatite | s.o. | 2 % | s.o. | 2 % |
| Fistule anale | s.o. | 3 % | s.o. | 0 % |
| Anorexie | s.o. | 3 % | s.o. | 0 % |
| Constipation | s.o. | 6 % | s.o. | 0 % |
| Dyspepsie | s.o. | 6 % | s.o. | 0 % |
| Dysphagie | s.o. | 1 % | s.o. | 0 % |
| Entérocolite | s.o. | 3 % | s.o. | 0 % |
| Flatulence | s.o. | 4 % | s.o. | 0 % |
| Gastro-entérite | s.o. | 5 % | s.o. | 0 % |
| Rectorragie | s.o. | 1 % | s.o. | 0 % |
| Obstruction intestinale | s.o. | 1 % | s.o. | 0 % |
| Sténose intestinale | s.o. | 2 % | s.o. | 0 % |
| Douleur buccale | s.o. | 1 % | s.o. | 0 % |
| Proctalgie | s.o. | 2 % | s.o. | 0 % |
| Mal de dents | s.o. | 2 % | s.o. | 0 % |
| Troubles de l’appareil respiratoire | ||||
| Dyspnée | s.o. | 4 % | s.o. | 5 % |
| Bronchite | s.o. | 5 % | s.o. | 3 % |
| Asthme | s.o. | 1 % | s.o. | 2 % |
| Réaction allergique d’ordre respiratoire | s.o. | 4 % | s.o. | 2 % |
| Bronchospasme | s.o. | 1 % | s.o. | 0 % |
| Épistaxis | s.o. | 3 % | s.o. | 0 % |
| Pneumonie | s.o. | 2 % | s.o. | 0 % |
| Troubles du mécanisme de défense | ||||
| Grippe | s.o. | 3 % | s.o. | 5 % |
| Cellulite | s.o. | 1 % | s.o. | 3 % |
| Infection | s.o. | 3 % | s.o. | 3 % |
| Symptômes pseudogrippaux | s.o. | 1 % | s.o. | 3 % |
| Moniliase | s.o. | 4 % | s.o. | 3 % |
| Herpès simplex | s.o. | 1 % | s.o. | 2 % |
| Zona | s.o. | 1 % | s.o. | 2 % |
Études sur la maladie de Crohna | Étude sur la colite ulcéreuseb | |||
| Placebo | Infliximab pour injection 5 mg/kg | Placebo | Infliximab pour injection 5 mg/kg | |
| Infection bactérienne | s.o. | 5 % | s.o. | 2 % |
| Infection virale | s.o. | 6 % | s.o. | 2 % |
| Abscès | s.o. | 4 % | s.o. | 0 % |
| Syndrome grippal | s.o. | 5 % | s.o. | 0 % |
| Mononucléose infectieuse | s.o. | 1 % | s.o. | 0 % |
| Problèmes touchant la peau et les annexes cutanées | ||||
| Alopécie | s.o. | 1 % | s.o. | 3 % |
| Eczéma | s.o. | 4 % | s.o. | 3 % |
| Acné | s.o. | 2 % | s.o. | 2 % |
| Dermatite | s.o. | 1 % | s.o. | 2 % |
| Onychocryptose | s.o. | 1 % | s.o. | 2 % |
| Plaie cutanée | s.o. | 3 % | s.o. | 2 % |
| Transpiration accrue | s.o. | 1 % | s.o. | 2 % |
| Urticaire | s.o. | 1 % | s.o. | 2 % |
| Verrues | s.o. | 2 % | s.o. | 2 % |
| Fendillement de la peau | s.o. | 4 % | s.o. | 0 % |
| Dermatite de contact | s.o. | 2 % | s.o. | 0 % |
| Dermatite fongique | s.o. | 2 % | s.o. | 0 % |
| Éruption érythémateuse | s.o. | 2 % | s.o. | 0 % |
| Sécheresse cutanée | s.o. | 2 % | s.o. | 0 % |
| Hypertrophie cutanée | s.o. | 1 % | s.o. | 0 % |
| Organisme entier – troubles généraux | ||||
| Douleur thoracique | s.o. | 3 % | s.o. | 3 % |
| Fatigue | s.o. | 5 % | s.o. | 3 % |
| Frissons | s.o. | 1 % | s.o. | 2 % |
| Kyste (type inconnu) | s.o. | 1 % | s.o. | 2 % |
| Œdème | s.o. | 1 % | s.o. | 2 % |
| Œdème périphérique | s.o. | 1 % | s.o. | 2 % |
| Réaction non évaluable | s.o. | 1 % | s.o. | 2 % |
| Réaction allergique | s.o. | 4 % | s.o. | 0 % |
| Asthénie | s.o. | 1 % | s.o. | 0 % |
| Troubles des systèmes nerveux central et périphérique | ||||
| Hyperkinésie | s.o. | 0 % | s.o. | 3 % |
| Étourdissements | s.o. | 6 % | s.o. | 2 % |
| Contractions musculaires involontaires | s.o. | 1 % | s.o. | 2 % |
| Migraine | s.o. | 1 % | s.o. | 0 % |
| Paresthésie | s.o. | 2 % | s.o. | 0 % |
| Troubles de l’appareil locomoteur | ||||
| Dorsalgie | s.o. | 2 % | s.o. | 3 % |
| Anomalie du développement osseux | s.o. | 1 % | s.o. | 2 % |
| Enflure articulaire | s.o. | 1 % | s.o. | 2 % |
| Entorse | s.o. | 1 % | s.o. | 2 % |
| Fracture osseuse | s.o. | 6 % | s.o. | 0 % |
| Myalgie | s.o. | 4 % | s.o. | 0 % |
Études sur la maladie de Crohna | Étude sur la colite ulcéreuseb | |||
| Placebo | Infliximab pour injection 5 mg/kg | Placebo | Infliximab pour injection 5 mg/kg | |
| Troubles érythrocytaires | ||||
| Anémie ferriprive | s.o. | 1 % | s.o. | 2 % |
| Troubles psychiatriques | ||||
| Anxiété | s.o. | 2 % | s.o. | 2 % |
| Dépression | s.o. | 2 % | s.o. | 2 % |
| Insomnie | s.o. | 4 % | s.o. | 2 % |
| Anormalies de la pensée | s.o. | 1 % | s.o. | 2 % |
| Irritabilité | s.o. | 1 % | s.o. | 0 % |
| Somnolence | s.o. | 3 % | s.o. | 0 % |
| Tentative de suicide | s.o. | 1 % | s.o. | 0 % |
| Troubles de l’appareil urinaire | ||||
| Infections urinaires | s.o. | 1 % | s.o. | 8 % |
| Dysurie | s.o. | 1 % | s.o. | 0 % |
| Troubles du foie et des voies biliaires | ||||
| Élévation des enzymes hépatiques | s.o. | 2 % | s.o. | 3 % |
| Anomalies de la fonction hépatique | s.o. | 2 % | s.o. | 2 % |
| Élévation des taux d’AST | s.o. | 1 % | s.o. | 2 % |
| Élévation des taux d’ALT | s.o. | 1 % | s.o. | 2 % |
| Troubles des globules blancs et du système réticulo-endothélial | ||||
| Neutrophilie | s.o. | 1 % | s.o. | 2 % |
| Éosinophilie | s.o. | 3 % | s.o. | 0 % |
| Lymphadénopathie | s.o. | 1 % | s.o. | 0 % |
| Monocytose | s.o. | 1 % | s.o. | 0 % |
| Troubles des yeux et de la vision | ||||
| Conjonctivite | s.o. | 4 % | s.o. | 3 % |
| Douleur oculaire | s.o. | 3 % | s.o. | 0 % |
| Troubles métaboliques et nutritionnels | ||||
| Déshydratation | s.o. | 2 % | s.o. | 0 % |
| Perte de poids | s.o. | 3 % | s.o. | 0 % |
| Troubles vasculaires (extracardiaques) | ||||
| Ecchymoses | s.o. | 4 % | s.o. | 0 % |
| Troubles cardiovasculaires généraux | ||||
| Hypotension | s.o. | 1 % | s.o. | 0 % |
| Syncope | s.o. | 2 % | s.o. | 0 % |
| Troubles touchant le collagène | ||||
| Résultat positif au dosage du facteur antinucléaire | s.o. | 3 % | s.o. | 2 % |
| Troubles des oreilles et de l’audition | ||||
| Otite | s.o. | 1 % | s.o. | 2 % |
| Otite moyenne | s.o. | 2 % | s.o. | 2 % |
| Mal d’oreille | s.o. | 2 % | s.o. | 0 % |
| Troubles plaquettaires, du saignement et de la coagulation | ||||
| Thrombocythémie | s.o. | 1 % | s.o. | 3 % |
Études sur la maladie de Crohna | Étude sur la colite ulcéreuseb | |||
| Placebo | Infliximab pour injection 5 mg/kg | Placebo | Infliximab pour injection 5 mg/kg | |
| Thrombocytopénie | s.o. | 1 % | s.o. | 0 % |
| Troubles de la fréquence et du rythme cardiaque | ||||
| Palpitations | s.o. | 1 % | s.o. | 2 % |
| Troubles au point d’administration/d’application | ||||
| Infiltration au point d’injection | s.o. | 4 % | s.o. | 0 % |
| Troubles de l’appareil reproducteur | ||||
| Dysménorrhée | s.o. | 2 % | s.o. | 0 % |
| Kyste ovarien | s.o. | 1 % | s.o. | 0 % |
a. Les études sur la maladie de Crohn comprennent les étudesC0168T23 et C0168T47 (jusqu’à la semaine 54), ainsi que l’étude C0168T55.
b. L’étude sur la colite ulcéreuse est l’étude C0168T72.
c. Les manifestations indésirables énumérées dans ce tableau sont présentées selon leur fréquence dans les groupes infliximab pour injection combinés. Une fois les fréquences déterminées, les pourcentages sont arrondis à un nombre entier.
Réactions liées à la perfusion
Réactions aiguës liées à la perfusion
Dans les essais cliniques, une réaction liée à la perfusion était définie par toute manifestation survenant pendant la perfusion ou durant l’heure qui suivait la perfusion. Dans les études cliniques de phase III, 18 % des patients traités par l’infliximab pour injection ont présenté une réaction à la perfusion contre 5 % des patients recevant un placebo. Parmi les patients traités par l’infliximab pour injection qui ont présenté une réaction liée à la perfusion pendant le traitement d’induction, 27 % ont présenté de nouveau une réaction à la perfusion pendant le traitement d’entretien. Parmi les patients qui n’ont pas présenté de réaction liée à la perfusion pendant le traitement d’induction, 9 % ont présenté une réaction liée à la perfusion pendant le traitement d’entretien. Environ 3 % des patients ont arrêté le traitement par l’infliximab pour injection en raison de réactions liées à la perfusion. Tous les patients ayant présenté une réaction à la perfusion se sont rétablis grâce à un traitement et/ou à l’arrêt de la perfusion.
Dans les essais cliniques, environ 3 % des perfusions par l’infliximab pour injection ont été accompagnées de symptômes non spécifiques comme la fièvre ou les frissons, 1 %, de réactions cardiopulmonaires (principalement de douleur thoracique, d’hypotension, d’hypertension ou de dyspnée), et moins de 1 %, de prurit ou d’urticaire ou de symptômes mixtes de prurit et d’urticaire et de réactions cardiopulmonaires. Des réactions graves liées à la perfusion se sont produites chez moins de 1 % des patients et comprenaient anaphylaxie, convulsions, éruptions érythémateuses et hypotension.
Les perfusions d’infliximab pour injection administrées après la première perfusion n’ont pas été associées à une fréquence accrue de réactions. Dans l’essai sur le rhumatisme psoriasique (IMPACT 2), des réactions liées à la perfusion ont été observées chez 12 % des patients traités par l’infliximab pour injection et chez 7 % des patients du groupe placebo. Des 1376 perfusions d’infliximab pour injection administrées, 2 % ont provoqué une réaction liée à la perfusion. Dans le cas du psoriasis en plaques, des réactions liées à la perfusion ont été observées chez 22 % des patients traités par l’infliximab pour injection et chez 5 % des patients du groupe placebo. Des 8366 perfusions d’infliximab pour injection administrées, 5 % ont provoqué une réaction liée à la perfusion. Dans l’étude ASSERT sur la spondylarthrite ankylosante, des réactions liées à la perfusion ont été observées chez 19 % des patients traités par l’infliximab pour injection et chez 9 % des patients du groupe placebo. Des 4257 perfusions d’infliximab pour injection administrées, 2 % ont provoqué une réaction liée à la perfusion.
Dans une étude clinique à laquelle ont participé des patients atteints de polyarthrite rhumatoïde aux premiers stades (étude ASPIRE), 66 % de l’ensemble des patients traités (soit 686 patients sur 1040) ont reçu au moins une perfusion accélérée administrée sur une période de 90 minutes ou moins et 44 % (454 sur 1040) ont reçu une perfusion accélérée administrée sur une période de 60 minutes ou moins. Parmi les patients traités par l’infliximab pour injection qui recevaient au moins une perfusion accélérée à la dose de 3 mg/kg sur une période de 90 minutes ou moins, 19 % des patients (48 sur 248) ont présenté une réaction liée à la perfusion et 0,4 % (1 sur 248) une réaction grave liée à la perfusion. Parmi les patients traités par l’infliximab pour injection qui recevaient au moins une perfusion accélérée à la dose de 6 mg/kg sur une période de 90 minutes ou moins, 11 % des patients (26 sur 246) ont présenté une réaction liée à la perfusion et 0,4 % (1 sur 246) une réaction grave liée à la perfusion. L’administration de perfusions accélérées à une dose supérieure à 6 mg/kg n’a pas été étudiée (voir 14.1 Études cliniques par indication – Médicament biologique de référence, Polyarthrite rhumatoïde).
Jusqu’à la semaine 30 des études sur la colite ulcéreuse ACT 1 et ACT 2, la proportion de sujets ayant présenté des réactions liées à la perfusion dans le groupe placebo était comparable à celle du groupe combiné traité par l’infliximab pour injection. À la semaine 54, ce taux avait augmenté et était plus élevé dans le groupe combiné recevant de l’infliximab pour injection que dans le groupe placebo (13,4 % vs 9,4 %, respectivement). Les sujets ont été plus nombreux à signaler une réaction liée à la perfusion dans le groupe recevant une dose de 10 mg/kg d’infliximab pour injection que dans le groupe recevant une dose de 5 mg/kg d’infliximab pour injection (16,1 % vs 10,7 %).
Dans une étude clinique réalisée auprès de patients atteints de la maladie de Crohn (étude SONIC), des réactions liées à la perfusion sont survenues chez 17 % des patients qui recevaient de l’infliximab pour injection en monothérapie, chez 5 % des patients qui recevaient de l’infliximab pour injection en association avec de l’azathioprine (AZA) et chez 6 % des patients recevant de l’AZA en monothérapie. Un patient recevant de l’infliximab pour injection en monothérapie a présenté une réaction grave liée à la perfusion.
Les patients qui sont devenus porteurs d’anticorps dirigés contre l’infliximab étaient plus à risque de présenter une réaction liée à la perfusion que ceux qui n’étaient pas porteurs (risque multiplié approximativement par trois). L’administration concomitante d’immunosuppresseurs a semblé réduire la fréquence de formation d’anticorps dirigés contre l’infliximab et de réactions liées à la perfusion (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire et 9 INTERACTIONS MÉDICAMENTEUSES). Dans le cadre de la pharmacovigilance, des cas de réactions anaphylactoïdes y compris d’œdème laryngé ou pharyngé, de bronchospasme sévère et de crises épileptiques ont été associés à l’administration d’un traitement par l’infliximab pour injection (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux). Des cas de perte de vision transitoire survenue pendant la perfusion par l’infliximab pour injection ou dans les 2 heures qui ont suivi ont aussi été signalés. Des cas d’accident vasculaire cérébral, d’ischémie myocardique/infarctus du myocarde (parfois fatal) et d’arythmie survenant dans les 24 heures suivant le début de la perfusion ont aussi été signalés.
Réactions liées à la perfusion consécutives à la réadministration d’infliximab pour injection
Dans les essais cliniques portant sur la polyarthrite rhumatoïde, la maladie de Crohn et le psoriasis, la réadministration de l’infliximab pour injection après une période sans traitement a entraîné une plus grande incidence de réactions liées à la perfusion par comparaison à un traitement d’entretien régulier.
Dans un essai clinique mené chez des patients atteints de psoriasis modéré à sévère visant à évaluer l’efficacité d’un traitement d’entretien à long terme par rapport à un nouveau traitement avec un cycle d’induction d’infliximab pour injection, 4 % (8/219) des patients du groupe traitement intermittent ont présenté des réactions graves liées à la perfusion, comparativement à < 1 % (1/222) des patients du groupe traitement d’entretien. Les patients qui participaient à cette étude ne recevaient aucun traitement immunosuppresseur concomitant. Le traitement intermittent dans cet essai était défini comme la réadministration d’un cycle d’induction (maximum de quatre perfusions aux semaines 0, 2, 6 et 14) d’infliximab pour injection lorsque les patients présentaient une poussée de la maladie après une période sans traitement. Dans cette étude, la majorité des réactions graves liées à la perfusion sont survenues au cours de la deuxième perfusion, soit à la semaine 2. Les symptômes comprenaient, sans toutefois s’y limiter, les réactions suivantes : dyspnée, urticaire, œdème facial et hypotension. Dans tous les cas, le traitement par l’infliximab pour injection a été arrêté et/ou un autre traitement entrepris, entraînant la résolution complète des signes et symptômes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
Réactions d’hypersensibilité retardées/Réactions consécutives à la réadministration de l’infliximab pour injection
Dans une étude clinique réunissant 41 patients atteints de la maladie de Crohn, 37 patients ont été traités de nouveau par l’infliximab pour injection après une période sans traitement de 2 à 4 années. Parmi ces 37 patients, 10 ont présenté des manifestations indésirables de 3 à 12 jours après la perfusion; 6 de ces réactions ont été considérées comme graves. Les signes et les symptômes de telles réactions comprenaient la myalgie et/ou l’arthralgie accompagnée de fièvre et/ou d’éruptions cutanées. Certains patients ont également présenté un prurit, un œdème du visage, des mains ou des lèvres, une dysphagie, une urticaire, des maux de gorge ou des céphalées. Les patients qui ont connu ces manifestations indésirables n’avaient pas présenté de manifestations indésirables liées à la perfusion lors du premier traitement par l’infliximab pour injection. Parmi ces patients, 9 des 23 (39 %) qui recevaient la préparation liquide (qui n’est plus en utilisation) et 1 des 14 (7 %) qui recevaient la préparation lyophilisée ont présenté des manifestations indésirables. Les données cliniques ne permettent pas de déterminer si la survenue de ces réactions était liée à la préparation employée. Dans tous les cas, les signes et les symptômes de la réaction ont diminué substantiellement ou ont disparu à la suite d’un traitement. Nous n’avons pas de données suffisantes sur la fréquence de telles manifestations après une période sans traitement de 1 à 2 ans. Ces manifestations n’avaient été observées que peu fréquemment dans le cadre d’études cliniques et de la pharmacovigilance pour des périodes sans traitement pouvant aller jusqu’à un an.
Au cours de 3 autres études sur le psoriasis, 1 % des patients (15/1373) ont possiblement présenté une réaction d’hypersensibilité retardée, se manifestant par des symptômes d’arthralgie, de myalgie, de fièvre et d’éruptions cutanées à la suite des perfusions d’infliximab pour injection, et ce, souvent en début de traitement. Aucune réaction possible d’hypersensibilité retardée n’a été mise en évidence au cours de l’étude sur le rhumatisme psoriasique (IMPACT 2) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
Infections
Dans les études cliniques sur l’infliximab pour injection, en particulier dans les études portant sur la polyarthrite rhumatoїde et la maladie de Crohn, des infections traitées ont été signalées chez 36 % des patients recevant de l’infliximab pour injection (suivi d’une durée moyenne de 53 semaines) et 28 % des sujets recevant le placebo (suivi d’une durée moyenne de 47 semaines). Dans l’étude ATTRACT1, des infections traitées ont été signalées chez 60 % des patients recevant de l’infliximab pour injection comme traitement de la polyarthrite rhumatoїde (suivi d’une durée moyenne de 97 semaines) et chez 43 % des sujets recevant le placebo (suivi d’une durée moyenne de 75 semaines); les infections traitées étaient plus fréquentes avec des doses plus importantes d’infliximab pour injection. Dans l’étude ASPIRE2, des infections traitées ont été signalées chez 37 % des patients recevant de l’infliximab pour injection comme traitement de la polyarthrite rhumatoїde (suivi d’une durée moyenne de 54 semaines) et chez 30 % des sujets recevant le placebo (suivi d’une durée moyenne de 52 semaines). Les infections signalées le plus souvent lors des études sur la polyarthrite rhumatoїde touchaient les voies respiratoires (entre autres, infections des voies respiratoires supérieures, sinusite, pharyngite et bronchite) et l’appareil urinaire. Les résultats de l’étude ATTRACT ou des études ACCENT I3 et ACCENT II4 n’indiquent pas que l’utilisation de l’infliximab pour injection comporte un plus grand risque d’infection grave ou de sepsie que celle du placebo. Cependant, dans l’étude ATTRACT, l’incidence combinée des manifestations graves que sont la pneumonie et la pneumonie lobaire était plus élevée chez les patients qui prenaient de l’infliximab pour injection et du méthotrexate que chez les patients qui prenaient seulement du méthotrexate (2,6 % et 1,2 % respectivement). Dans l’étude ASPIRE, l’incidence de pneumonie grave était également plus élevée chez les patients qui prenaient de l’infliximab pour injection et du méthotrexate que chez les patients qui prenaient seulement du méthotrexate (2,5 % et 0 % respectivement). Dans d’autres essais sur la polyarthrite rhumatoïde, l’incidence des infections graves, dont la pneumonie, était plus élevée parmi les patients recevant de l’infliximab pour injection et du MTX que chez les patients traités par le MTX seulement, en particulier s’ils avaient reçu une dose initiale d’infliximab pour injection égale ou supérieure à 6 mg/kg, soit une dose plus forte que celle qui est normalement recommandée pour un schéma d’induction. Chez les patients traités par l’infliximab pour injection, les infections graves comprenaient la pneumonie, la cellulite, les abcès et la sepsie. Au cours de l’étude ATTRACT, 3 patients sont décédés : l’un à la suite d’une tuberculose miliaire, un autre, à la suite d’une coccidioïdomycose disséminée, et le dernier, à la suite d’une sepsie. Durant l’étude ASPIRE, 4 patients ont reçu un diagnostic de tuberculose. Dans l’étude ACCENT I, 1 patient a reçu un diagnostic de tuberculose. Lors de l’étude EXPRESS II5, 2 patients atteints de psoriasis ont reçu un diagnostic de tuberculose. D’autres cas de tuberculose, notamment de tuberculose disséminée, ont été signalés dans le cadre de la pharmacovigilance. La plupart des cas de tuberculose sont apparus dans les deux mois suivant l’instauration du traitement par l’infliximab pour injection, ce qui pourrait indiquer une réactivation des foyers dormants (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Risque d’infections). Dans l’étude ACCENT II, on a signalé des infections graves, soit une nocardiose (un patient) et une cytomégalovirose (un patient). Par ailleurs, dans l’étude T20, 12 % des patients atteints de maladie de Crohn avec fistulisation ont présenté un nouvel abcès dans les 8 à 16 semaines qui ont suivi la dernière perfusion d’infliximab pour injection. Lors de l’étude ACCENT II, on n’a noté aucune différence entre le groupe traité par l’infliximab pour injection et le groupe recevant le placebo à des doses d’entretien pour ce qui est de la proportion de patients
1 ATTRACT (the anti-TNF Trial in Rheumatoid Arthritis with Concomitant Therapy)
2 ASPIRE (the active-controlled Study of Patients Receiving Infliximab for the Treatment of Rheumatoid Arthritis of Early Onset) 3 ACCENT I (the Anti-TNF Trial in Long-term Treatment of Moderately to Severely Active Crohn’s Disease) 4 ACCENT II (the anti-TNF Trial in Long-term Treatment of Fistulising Crohn’s Disease)
5 EXPRESS II (Evaluation of Infliximab for Psoriasis in an REMICADE Efficacy and Safety Study)
présentant de nouveaux abcès à proximité des fistules (voir 14.5 Études cliniques – Médicament biologique de référence, Maladie de Crohn avec fistulisation). Dans les études sur le psoriasis, 1,5 % des patients (suivi d’une durée moyenne de 41,9 semaines) traités par l’infliximab pour injection et 0,6 % des patients (suivi d’une durée moyenne de 18,1 semaines) du groupe placebo ont contracté des infections graves. Lors de l’étude EXPRESS6, un patient est décédé des suites d’une sepsie. Durant l’étude IMPACT 27 sur le rhumatisme psoriasique, 1,6 % des patients (suivi d’une durée moyenne de 42,8 semaines) traités par l’infliximab pour injection et 2,0 % des patients (suivi d’une durée moyenne de 20,2 semaines) du groupe placebo ont contracté une infection grave.
Lors des études cliniques sur l’infliximab pour injection menées chez des patients atteints de colite ulcéreuse (ACT 1 et ACT 28), les infections signalées le plus souvent étaient les suivantes : infection des voies respiratoires supérieures (IVRS), sinusite, pharyngite, bronchite et moniliase. Lors des études sur la colite ulcéreuse, dans les groupes traités par l’infliximab pour injection, des infections ont été signalées chez 30,6 % des patients à la semaine 30 (suivi d’une durée moyenne de 26,9 semaines) et chez 40,1 % des patients à la semaine 54 (suivi d’une durée moyenne de 41,1 semaines); par ailleurs, dans le groupe placebo, on signalait des infections chez 29,5 % des patients à la semaine 30 (suivi d’une durée moyenne de 22,2 semaines) et chez 32,8 % des patients à la semaine 54 (suivi d’une durée moyenne de 32,2 semaines). Les patients atteints de colite ulcéreuse ont contracté des infections, parfois graves, semblables à celles qui ont été signalées dans les autres études cliniques; on a rapporté entre autres un cas de tuberculose et un cas d’histoplasmose mortelle.
Des cas d’infections causées par divers agents pathogènes, dont des virus, des bactéries, des champignons et des protozoaires, ont été signalés dans le cadre de la pharmacovigilance relative à l’infliximab pour injection. Des infections touchant tous les systèmes d’organe ont été rapportées chez les patients recevant de l’infliximab pour injection en monothérapie ou en concomitance avec des immunosuppresseurs.
Auto-anticorps/Syndrome pseudolupique
Dans les essais cliniques (en particulier dans les essais portant sur la polyarthrite rhumatoïde et la maladie de Crohn), environ 55 % des 1598 patients traités par l’infliximab pour injection sont devenus porteurs d’anticorps antinucléaires (AAN) entre le début et la fin de l’étude, contre 20 % environ des 265 patients sous placebo. Par ailleurs, des anticorps anti-ADN à double brin (anti-ADNdb) sont apparus chez approximativement 19 % des 2116 patients traités par l’infliximab pour injection, contre aucun des 422 patients recevant le placebo. Les cas de lupus et de syndrome pseudolupique sont cependant demeurés rares.
À la semaine 102 de l’étude ATTRACT sur la polyarthrite rhumatoïde, 62 % des patients traités par l’infliximab pour injection étaient devenus séropositifs à l’égard des AAN entre l’évaluation de sélection et la dernière évaluation comparativement à 27 % des patients qui recevaient un placebo. À la semaine 58 de l’étude ASPIRE, 66 % des patients traités par l’infliximab pour injection étaient devenus séropositifs à l’égard des AAN entre l’évaluation de sélection et la dernière évaluation comparativement à 21 % des patients qui recevaient un placebo. Dans le cadre de ces deux études sur
6 EXPRESS (European infliximab for Psoriasis (REMICADE) Efficacy and Safety Study)
7 IMPACT 2 (Induction and Maintenance Psoriatic Arthritis Clinical Trial)
8 ACT 1 et ACT 2 (the Anti-TNF Trials in moderately to severely active ulcerative colitis)
la polyarthrite rhumatoïde, des anti-ADNdb sont apparus chez approximativement 15 % des patients traités par l’infliximab pour injection, contre aucun des patients recevant le placebo. On n’a fait aucun lien entre la dose ou le schéma posologique de l’infliximab pour injection et l’apparition d’AAN ou d’anticorps anti-ADNdb.
Parmi les patients atteints de la maladie de Crohn traités par l’infliximab pour injection et chez lesquels on a recherché la présence d’AAN, 40 % étaient devenus séropositifs à cet égard entre l’évaluation de sélection et l’évaluation finale. Des anticorps anti-ADNdb sont apparus chez environ 20 % des patients atteints de la maladie de Crohn traités par l’infliximab pour injection. Ce phénomène n’était pas lié à la dose ni à la durée du traitement par l’infliximab pour injection. Toutefois, on a remarqué que les patients atteints de la maladie de Crohn qui prenaient un immunosuppresseur au début du traitement ont été moins nombreux à produire des anticorps anti-ADNdb (3 % vs 21 % chez les patients qui ne prenaient pas ce type de médicaments). Les patients atteints de la maladie de Crohn étaient environ deux fois plus susceptibles de devenir séropositifs à l’égard des anticorps anti-ADNdb s’ils étaient porteurs d’AAN au début de l’étude.
À la semaine 50 de l’étude EXPRESS sur le traitement du psoriasis en plaques, 59 % des patients traités par l’infliximab pour injection avaient développé des ANN contre 2 % des patients du groupe placebo. Des anticorps anti-ADNdb se sont formés chez 16 % des patients traités par l’infliximab pour injection, mais aucun cas n’a été noté chez les patients du groupe placebo. À la semaine 50 de l’étude EXPRESS II sur le traitement du psoriasis en plaques, 65 % des patients traités par l’infliximab pour injection avaient développé des AAN contre 8 % des patients du groupe placebo. Des anticorps anti-ADNdb se sont formés chez 27 % des patients traités par l’infliximab pour injection, mais aucun cas n’a été noté chez les patients du groupe placebo. On n’a fait aucun lien entre la dose ou le schéma posologique de l’infliximab pour injection et l’apparition d’AAN ou d’anticorps anti-ADNdb.
À la semaine 66 de l’étude IMPACT 2 sur le traitement du rhumatisme psoriasique, 59 % des patients traités par l’infliximab pour injection avaient développé des AAN contre 11 % des patients du groupe placebo. Des anticorps anti-ADNdb se sont formés chez 12 % des patients traités par l’infliximab pour injection, mais aucun cas n’a été noté chez les patients du groupe placebo.
À la semaine 102 de l’étude ASSERT sur le traitement de la spondylarthrite ankylosante, 35 % des patients traités par l’infliximab pour injection avaient développé des AAN contre 1 % des patients du groupe placebo. Des anticorps anti-ADNdb se sont formés chez 30 % des patients traités par l’infliximab pour injection, mais aucun cas n’a été noté chez les patients du groupe placebo.
Au cours des études cliniques, 22 patients ont fait l’objet d’un diagnostic possible de syndrome pseudolupique. Parmi ces patients, 4 patients étaient atteints de la maladie de Crohn, 8 étaient atteints de psoriasis en plaques (dont 7 [0,5 %] ont été traités par l’infliximab pour injection et 1 [0,3 %] a reçu le placebo), 8 étaient atteints de spondylarthrite ankylosante et 2 étaient atteints de polyarthrite rhumatoïde. L’état de 21 patients s’est amélioré après l’arrêt du traitement par l’infliximab pour injection et/ou l’administration d’un traitement médical approprié. Un patient atteint de psoriasis qui prenait de l’hydralazine en concomitance a présenté une atteinte du système nerveux central. Aucun patient n’a eu d’atteinte rénale. Aucun cas de syndrome pseudolupique n’a été signalé au cours des études sur le rhumatisme psoriasique. Le syndrome pseudolupique noté chez un patient atteint de polyarthrite rhumatoïde et chez un patient atteint de spondylarthrite ankylosante était toujours présent à la fin de l’étude. Un patient atteint de la maladie de Crohn a fait une réaction pseudolupique au cours de la période de suivi, celle-ci ayant parfois duré jusqu’à 3 ans (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire).
Manifestations hépatobiliaires
Depuis la commercialisation de l’infliximab pour injection, on a observé des cas de jaunisse et d’hépatite dont certains s’accompagnaient de manifestations d’hépatite auto-immune (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique, biliaire et pancréatique). Dans les essais cliniques, on a noté des hausses légères ou modérées des taux d’ALT et d’AST chez des patients qui recevaient de l’infliximab pour injection, sans que l’état de ces derniers ait évolué vers une atteinte hépatique sévère. Des hausses des taux de transaminases ont été observées (plus fréquemment dans le cas du taux de l’ALT que dans celui de l’AST) chez un plus grand pourcentage de patients traités par l’infliximab pour injection que chez les sujets témoins, que ce médicament ait été administré en monothérapie ou en association avec d’autres immunosuppresseurs. La plupart de ces anomalies ont été passagères. Toutefois, elles se sont prolongées chez un petit nombre de patients. En règle générale, les patients dont les taux d’ALT et d’AST augmentaient étaient asymptomatiques. En outre, ces anomalies s’atténuaient ou se résorbaient complètement avec l’arrêt ou la poursuite du traitement par l’infliximab pour injection ou en modifiant le traitement médicamenteux concomitant.
Affections malignes/Troubles lymphoprolifératifs
On ignore si le traitement anti-TNF joue un rôle dans le développement des affections malignes. La fréquence des affections malignes observée dans les essais cliniques sur l’infliximab pour injection ne peut être comparée à celle observée au cours d’essais cliniques portant sur d’autres anti-TNF et ne peut servir à prédire les taux que l’on pourrait observer au sein d’une population plus large. On doit user de prudence avant de prescrire un traitement par l’infliximab pour injection à des patients ayant des antécédents d’affections malignes ou avant de poursuivre le traitement chez ceux qui développent une affection maligne tandis qu’ils reçoivent de l’infliximab pour injection.
Dans le volet comparatif des essais cliniques portant sur l’ensemble des inhibiteurs du TNF, on a observé un plus grand nombre de cas de lymphome chez les patients recevant un anti-TNF que chez les témoins. Dans le volet comparatif et sans insu des essais cliniques sur l’infliximab pour injection, 5 patients sur les 5780 traités par l’infliximab pour injection ont présenté un lymphome (la durée médiane de suivi étant de 1,0 année) alors qu’il n’y a eu aucun cas de lymphome chez les 1600 sujets témoins (la durée médiane de suivi étant de 0,4 année). Chez les patients atteints de polyarthrite rhumatoïde, on a observé 2 cas de lymphome, ce qui représente un taux de 0,08 cas par tranche de 100 années-patients de suivi et correspond environ à 3 fois le taux escompté dans la population en général. Après regroupement des données recueillies sur l’infliximab pour injection chez les sujets atteints de polyarthrite rhumatoïde, de la maladie de Crohn, de rhumatisme psoriasique, de psoriasis, de spondylarthrite ankylosante ou de colite ulcéreuse, on a observé 5 lymphomes, ce qui représente un taux de 0,09 cas par tranche de 100 années-patients de suivi et correspond environ à 4 fois le taux escompté dans la population en général. Les patients atteints de polyarthrite rhumatoïde ou de la maladie de Crohn, notamment ceux qui présentent une maladie très évolutive ou qui font l’objet d’une exposition chronique à des agents immunosuppresseurs, ont un risque plus important d’être atteints d’un lymphome que la population en général (le risque pouvant être multiplié plusieurs fois), même s’ils ne reçoivent aucun inhibiteur du TNF.
Dans le volet comparatif des essais cliniques portant sur certains inhibiteurs du TNF, dont l’infliximab pour injection, on a observé un plus grand nombre de cas d’affections malignes autres qu’un lymphome chez les patients qui recevaient ces inhibiteurs du TNF que chez les témoins. Dans le volet comparatif des essais cliniques sur l’infliximab pour injection utilisé chez les patients atteints de polyarthrite rhumatoïde, de la maladie de Crohn, de rhumatisme psoriasique, de psoriasis, de spondylarthrite ankylosante ou de colite ulcéreuse évolutive modérée ou sévère, on a diagnostiqué une affection maligne autre qu’un lymphome chez 14 des 4019 patients traités par l’infliximab pour injection et chez 1 patient sur les 1597 sujets témoins (ce qui correspond à un taux de 0,52 cas par tranche de 100 années-patients chez les patients traités par l’infliximab pour injection comparativement à 0,11 cas par tranche de 100 années-patients chez les sujets témoins), la durée médiane de suivi étant de 0,5 année pour ceux recevant de l’infliximab pour injection et de 0,4 année pour les témoins. Parmi ces affections malignes, les plus courantes étaient le cancer du sein, le cancer colorectal et le mélanome. Le taux d’affections malignes autres qu’un lymphome chez les sujets recevant de l’infliximab pour injection était semblable à celui escompté dans la population en général, tandis que chez les sujets témoins, il était plus bas que celui escompté.
Sur les 345 patients traités par l’infliximab pour injection dans le cadre des essais portant sur la spondylarthrite ankylosante, 3 ont été atteints d’une affection maligne (1 patient a présenté un carcinome malpighien et un carcinome basocellulaire, 1 autre un carcinome pulmonaire et l’autre un cancer du sein). De plus, un cancer testiculaire non séminomateux est apparu chez un patient de l’essai ASSERT après que celui-ci a quitté l’étude, environ 1 an après l’administration de la dernière dose d’infliximab pour injection.
Lors de l’étude IMPACT 2, sur le traitement du rhumatisme psoriasique, 2 cas d’affections malignes ont été signalés au cours des 54 semaines (lymphome de Hodgkin de stade I chez un patient traité par l’infliximab pour injection et carcinome basocellulaire chez un patient du groupe placebo). Par ailleurs, aucune affection maligne n’a été signalée au cours des 50 semaines de l’étude IMPACT. Un adénocarcinome du pancréas a été signalé 2 mois après la fin de la période de prolongation d’un an de l’étude IMPACT.
Au cours des essais sur l’infliximab pour injection dans le traitement du psoriasis en plaques, aucun patient n’a présenté de lymphome. Dans les volets comparatifs contre placebo des études sur le psoriasis, 7 des 1123 patients traités par l’infliximab pour injection, toutes doses confondues (443 années-patients), ont reçu un diagnostic de cancer de la peau autre qu’un mélanome, ce qui ne s’est produit chez aucun des 334 patients du groupe placebo (113 années-patients). Durant les volets comparatifs et non comparatifs des études sur le psoriasis (1101 années-patients), parmi les 1373 patients atteints de psoriasis qui recevaient l’infliximab pour injection toutes doses confondues, 17 ont reçu un diagnostic de cancer de la peau autre qu’un mélanome (12 étaient atteints d’un carcinome basocellulaire, et 5, d’un carcinome malpighien). Compte tenu de la taille du groupe placebo et de la durée limitée des volets comparatifs des études, il est impossible de tirer des conclusions fermes. Il importe d’examiner les patients traités par l’infliximab pour injection afin de déceler tout cancer de la peau autre qu’un mélanome. Deux cancers non cutanés (un cancer du sein et un adénocarcinome) ont été signalés au cours des essais cliniques sur le psoriasis.
Une étude de cohorte rétrospective de population a montré une augmentation de l’incidence des cancers du col de l’utérus chez les femmes atteintes de polyarthrite rhumatoïde traitées avec de l’infliximab pour injection par comparaison avec des patientes n’ayant jamais été traitées par des produits biologiques ou avec la population générale, y compris les patientes âgées de plus de 60 ans.
Insuffisance cardiaque congestive
Lors d’une étude de phase II visant à évaluer le traitement par l’infliximab pour injection chez des patients atteints d’insuffisance cardiaque congestive (ICC) de classe III/IV selon la NYHA (fraction d’éjection ventriculaire gauche ≤ 35 %), on a noté plus de cas d’hospitalisation et de mortalité dues à l’aggravation de l’insuffisance cardiaque chez les patients traités par l’infliximab pour injection, et particulièrement chez ceux qui avaient reçu des perfusions à la dose de 10 mg/kg. Au total, 150 patients ont reçu 3 perfusions d’infliximab pour injection (à raison de 5 ou 10 mg/kg) ou d’un placebo, et ce, pendant 6 semaines. Au bout de 28 semaines, 4 des 101 patients traités par l’infliximab pour injection (l’un ayant reçu des perfusions de 5 mg/kg, et les trois autres, des perfusions de 10 mg/kg) étaient décédés, tandis qu’aucun décès n’est survenu dans le groupe placebo composé de 49 sujets. À la semaine 38, pendant la période de suivi, 9 patients traités par l’infliximab pour injection (2 ayant reçu les perfusions de 5 mg/kg, et les 7 autres, celles de 10 mg/kg) étaient décédés, tandis qu’un seul décès avait été signalé dans le groupe placebo. À la semaine 28, 14 des 101 patients traités par l’infliximab pour injection (3 ayant reçu les perfusions de 5 mg/kg, et les 11 autres, celles de 10 mg/kg) avaient été hospitalisés pour cause d’aggravation de leur ICC, comparativement à 5 des 49 patients du groupe placebo (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
De nouveaux cas d’insuffisance cardiaque ont également été signalés après la commercialisation, y compris des cas d’insuffisance cardiaque chez des patients n’ayant pas de maladie cardiaque préexistante connue. Certains de ces patients étaient âgés de moins de 50 ans.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants
Maladie de Crohn
Les manifestations indésirables survenues à une fréquence d’au moins 5 % ou à une fréquence de 1 à moins de 5 % chez les enfants atteints de la maladie de Crohn traités avec de l’infliximab pour injection sont présentées respectivement aux tableaux 4 et 6, respectivement. En général, les manifestations indésirables survenues dans cette population de patients étaient semblables – par la fréquence et le type – à celles observées au sein de la population adulte atteinte de la même maladie. Les différences notées par rapport aux adultes ainsi que d’autres considérations particulières sont abordées dans les paragraphes qui suivent.
Les manifestations indésirables suivantes ont été signalées plus souvent chez les 103 enfants atteints de la maladie de Crohn (essai de phase III REACH) qui ont reçu, après randomisation, 5 mg/kg d’infliximab pour injection pendant 54 semaines que chez les 385 patients adultes atteints de la maladie de Crohn (essai ACCENT I) qui ont reçu, pour 193 d’entre eux, 5 mg/kg d’infliximab pour injection et 10 mg/kg pour les 192 autres pendant 54 semaines : anémie (10,7 %), présence de sang dans les selles (9,7 %), leucopénie (8,7 %), bouffées vasomotrices (8,7 %), infection virale (7,8 %), neutropénie (6,8 %), fracture osseuse (6,8 %), infection bactérienne (5,8 %) et réaction allergique touchant les voies respiratoires (5,8 %). L’étude de phase III (REACH) a été menée auprès de 112 enfants de 6 à 17 ans (âge médian : 13,0 ans) atteints de maladie de Crohn évolutive modérée ou sévère et dont la réponse aux traitements standard n’était pas satisfaisante.
Des infections ont été signalées chez 56,3 % des enfants soumis à une répartition aléatoire de l’essai REACH et chez 50,3 % des patients de l’essai ACCENT I. Au cours de l’essai de phase III mené chez les enfants, les infections ont été signalées plus fréquemment chez les sujets qui recevaient une perfusion toutes les 8 semaines que chez ceux qui étaient traités toutes les 12 semaines (73,6 % et 38,0 %, respectivement), tandis que des infections graves ont été rapportées chez 3 et 4 patients qui recevaient un traitement d’entretien avec de l’infliximab pour injection respectivement toutes les 8 et 12 semaines. Les infections les plus fréquentes ont été les infections des voies respiratoires supérieures et la pharyngite; l’infection grave la plus fréquemment rapportée était l’abcès. On a signalé 3 cas de pneumonie : 2 cas dans le groupe de patients recevant un traitement d’entretien toutes les 8 semaines et 1 cas dans le groupe recevant un traitement d’entretien toutes les 12 semaines. Deux cas de zona ont été signalés dans le groupe de patients recevant un traitement d’entretien toutes les 8 semaines.
Lors de l’essai REACH, 17,5 % des patients soumis à la répartition aléatoire ont présenté au moins une réaction liée à la perfusion, mais aucune différence notable n’a été relevée entre les groupes de traitement (la fréquence s’établissait respectivement à 17,0 % et à 18,0 %, selon que les patients recevaient leur traitement d’entretien toutes les 8 semaines ou toutes les 12 semaines). Aucune réaction grave liée à la perfusion ne s’est produite, et 2 patients ont présenté des réactions anaphylactiques bénignes.
Dans l’essai REACH, 3 enfants (2,9 %) ont développé des anticorps anti-infliximab tandis qu’aucun patient de l’étude de phase II (T23) n’est devenu porteur de tels anticorps.
Polyarthrite rhumatoïde juvénile
L’efficacité de l’infliximab pour injection dans le traitement de la polyarthrite rhumatoïde juvénile n’a pas été établie. Lors d’un essai clinique au cours duquel les enfants recevaient 3 ou 6 mg/kg d’infliximab pour injection, 35 % des sujets traités par 3 mg/kg ont présenté des réactions liées à la perfusion se manifestant principalement par des vomissements, de la fièvre, des céphalées et de l’hypotension. Quatre de ces réactions ont été jugées graves et 3, considérées comme des réactions anaphylactiques possibles. La perfusion d’infliximab pour injection avait été administrée rapidement (sur une période de moins de 2 heures) chez 2 des 4 patients ayant présenté une réaction grave liée à la perfusion à la dose de 3 mg/kg. Parmi les enfants traités par 3 mg/kg d’infliximab pour injection, 37,7 % ont développé des anticorps anti-infliximab contre seulement 12,2 % des enfants recevant une dose plus élevée (6 mg/kg).
Colite ulcéreuse
Dans l’ensemble, les effets indésirables signalés dans l’étude sur la colite ulcéreuse menée chez les enfants (étude Peds UC) et dans les études sur la colite ulcéreuse menées chez les adultes (études ACT 1 et ACT 2) étaient généralement concordants. Les manifestations indésirables les plus courantes notées dans l’étude Peds UC étaient les infections des voies respiratoires supérieures, la pharyngite, les douleurs abdominales, la fièvre et les céphalées. Au total, 20 manifestations indésirables graves sont survenues dans l’étude Peds UC : 10 étaient des manifestations indésirables graves liées à la colite ulcéreuse, 7 étaient des infections (c.-à-d. une cellulite, une infection urinaire, une pneumonie, une pharyngite, une colite ulcéreuse, une infection virale et une infection par ailleurs non spécifiée) et les 3 autres étaient une anémie, une neutropénie et une pancréatite. En outre, 12 autres manifestations indésirables considérées comme sévères ont également été relevées (4 étaient liées à la colite ulcéreuse, 3 étaient des douleurs abdominales et il y a eu un cas de chacune des manifestations suivantes : pharyngite, sinusite, malnutrition, inflammation et céphalées). Aucun des effets indésirables jugés graves ou sévères ne constituait une infection opportuniste.
Des infections ont été signalées chez 31 (51,7 %) des 60 patients traités dans l’étude Peds UC, et 22 d’entre eux (36,7 %) ont nécessité un traitement antimicrobien par voie orale ou parentérale. La proportion de patients ayant présenté une infection dans l’étude Peds UC était comparable à celle observée dans l’étude sur la maladie de Crohn menée chez les enfants (REACH), mais elle était supérieure à celle observée dans les études sur la colite ulcéreuse menées chez les adultes (ACT 1 et ACT 2). Contrairement à l’étude REACH, où les infections se sont révélées plus fréquentes lorsque les perfusions étaient administrées toutes les 8 semaines au lieu de toutes les 12 semaines, dans l’étude Peds UC, la fréquence globale des infections a été semblable dans les deux groupes de traitement d’entretien, soit : administration toutes les 8 semaines (13/22 [59,1 %]) et administration toutes les 12 semaines (14/23 [60,9 %]). Dans l’étude Peds UC, des infections graves ont été signalées chez 3 des 22 patients (13,6 %) qui recevaient une perfusion toutes les 8 semaines et chez 3 des 23 patients (13,0 %) qui recevaient une perfusion toutes les 12 semaines à titre de traitement d’entretien. Les infections des voies respiratoires supérieures (7/60 [11,7 %]) et la pharyngite (5/60 [8,3 %]) étaient les infections du système respiratoire le plus fréquemment signalées parmi tous les patients traités. Les infections qui sont survenues chez plus d’un patient dans l’un ou l’autre des groupes de traitement et ayant nécessité un traitement antimicrobien étaient la pharyngite (4/60 [6,7 %]), les infections urinaires (4/60 [6,7 %]) et la bronchite (2/60 [3,3 %]).
En tout, 8 (13,3 %) des 60 patients traités ont présenté au moins une réaction liée à la perfusion, dont 4 des 22 patients (18,2 %) qui recevaient une perfusion toutes les 8 semaines et 3 des 23 patients (13,0 %) qui recevaient une perfusion toutes les 12 semaines à titre de traitement d’entretien. Aucune réaction grave liée à la perfusion n’a été signalée. En fait, toutes ces réactions étaient d’intensité légère ou modérée.
Au cours des 54 semaines, 4 patients sur 52 (7,7 %) ont développé des anticorps anti-infliximab.
Dans l’étude Peds UC, le nombre de patients était plus élevé dans le groupe d’âge des 12 à 17 ans que dans celui des 6 à 11 ans (45/60 [75,0 %] vs 15/60 [25,0 %]). Bien que le nombre de patients dans chacun de ces sous-groupes soit trop faible pour qu’il soit possible de tirer des conclusions définitives quant aux effets de l’âge sur les manifestations liées à l’innocuité, on a néanmoins observé que la proportion de patients ayant présenté des manifestations indésirables graves était plus grande chez les patients plus jeunes que chez les patients plus âgés. Il en était de même pour la proportion de patients ayant dû interrompre le traitement en raison de manifestations indésirables et pour la proportion de patients ayant présenté une infection. Par contre, la proportion de patients ayant présenté des infections graves était comparable dans les deux groupes d’âge. Les proportions globales de manifestations indésirables et de réactions liées à la perfusion étaient semblables dans les 2 groupes (6 à 11 ans et 12 à 17 ans).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Voici les autres manifestations indésirables (dont la fréquence a été inférieure à 1 %) pertinentes sur le plan médical, classées selon les systèmes ou appareils visés.
Point d’administration/d’application : inflammation au point d’injection, ecchymose au point d’injection, enflure au point d’injection, infection au point d’injection
Système nerveux autonome : incontinence fécale
Organisme entier : réaction anaphylactoïde, hernie du diaphragme, œdème généralisé, séquelles d’interventions chirurgicales ou d’autres procédures, douleur thoracique rétrosternale, frissons
Sang : pancytopénie, splénomégalie
Appareil cardiovasculaire : défaillance circulatoire, hypotension orthostatique, pâleur
Collagène : syndrome de lupus érythémateux, anticorps anti-ADN, résultat positif au dosage du facteur antinucléaire, anticorps anticardiolipines
Oreilles et audition : otite externe
Système endocrinien : insuffisance surrénalienne, hypothyroïdie
Yeux et vision : production anormale de larmes, iritis, sclérite, douleur aux yeux, glaucome Appareil digestif : iléus, sténose intestinale, pancréatite, péritonite, rectorragie, augmentation de l’appétit, fistule anale, diarrhée sanglante, gastrite, occlusion intestinale, perforation intestinale
Système nerveux central et périphérique : méningite, névrite, névrite optique, neuropathie périphérique, névralgie, ataxie, dysesthésie, tremblements, hyperkinésie
Fréquence et rythme cardiaques : arythmie, bradycardie, arrêt cardiaque, palpitations
Foie et système biliaire : cholélithiase, hépatite, bilirubinémie, cholécystite, atteinte hépatocellulaire, taux élevé de GGT, stéatose hépatique, hépatomégalie
Métabolisme et nutrition : hypercholestérolémie
Appareil locomoteur : hernie discale, trouble tendineux, raideur articulaire
Troubles du myo-, de l’endo- ou du péricarde et troubles valvulaires : infarctus du myocarde, insuffisance mitrale, souffle cardiaque, insuffisance cardiaque
Plaquettes, saignements et coagulation : thrombocytopénie
Néoplasies : adénocarcinome, carcinome basocellulaire, cancer du sein, lymphome, mélanome malin, carcinome malpighien, carcinome de la vessie, carcinome rectal, cancer de l’utérus, carcinome pulmonaire
Psychiatrie : confusion, tentative de suicide, irritabilité, nervosité, amnésie
Érythrocytes : anémie ferriprive, anémie hémolytique
Appareil reproducteur : irrégularité menstruelle, dysménorrhée, ménorragie, adénofibrome mammaire, aménorrhée, douleur mammaire (femmes)
Défenses immunitaires : sepsie, maladie sérique, tuberculose, infection fongique, infection virale, réaction pseudo-sarcoïdosique
Appareil respiratoire : syndrome de détresse respiratoire de l’adulte, infection des voies respiratoires, épanchement pleural, pneumonie lobaire, œdème pulmonaire, insuffisance respiratoire, bronchospasme, asthme, hémoptysie, épistaxis, laryngite
Peau et annexes cutanées : érythème noueux, éruption maculopapuleuse, éruption pustuleuse, réaction de photosensibilité, œdème périorbital, fasciite
Organes sensoriels (autres) : dysgueusie, agueusie
Appareil urinaire : insuffisance rénale, dysurie, calculs rénaux, pyélonéphrite
Vaisseaux (extracardiaques) : infarctus cérébral, thrombophlébite, vascularite, ischémie cérébrale, embolie pulmonaire
Leucocytes et système réticulo-endothélial : neutropénie, neutrophilie, lymphocytose
Investigations : gain pondéral*
Au 12e mois de la période de comparaison des études cliniques menées auprès d’adultes (toutes indications confondues), le gain pondéral médian s’est établi à 3,50 kg chez les sujets traités par l’infliximab et à 3,00 kg chez les sujets sous placebo. Chez les patients atteints de maladies inflammatoires de l’intestin, il a été de 4,14 kg pour les sujets sous infliximab et de 3,00 kg pour les sujets sous placebo; par ailleurs, chez les sujets atteints d’affections rhumatismales, il a été de 3,40 kg pour les sujets sous infliximab et de 3,00 kg pour les sujets sous placebo.
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Les manifestations indésirables d’ordre hématologique graves et pertinentes sur le plan médical qui se sont produites chez ≥ 0,2 % des patients ou les manifestations indésirables d’ordre hématologique pertinentes sur le plan clinique qui ont été observées lors des essais cliniques sont les suivantes : pancytopénie, thrombocytopénie, anémie, anémie hémolytique, neutropénie et leucopénie.
Les proportions de patients ayant eu des taux anormaux d’ALT en réponse à l’infliximab pour injection sont présentées au tableau 7.
Tableau 7 – Proportion de patients ayant présenté des taux élevés d’ALT durant les études cliniques sur l’infliximab pour injection
| Proportion de patients ayant eu des taux élevés d’ALT | ||||||
| > 1 à < 3 fois la LSN | ≥ 3 fois la LSN | ≥ 5 fois la LSN | ||||
| Placebo | Infliximab pour injection | Placebo | Infliximab pour injection | Placebo | Infliximab pour injection | |
| Polyarthrite rhumatoïde1 | 24,0 % | 34,4 % | 3,2 % | 3,9 % | 0,8 % | 0,9 % |
| Maladie de Crohn2 | 24,1 % | 34,9 % | 2,2 % | 4,9 % | 0,0 % | 1,5 % |
| Colite ulcéreuse3 | 12,4 % | 17,4 % | 1,2 % | 2,5 % | 0,4 % | 0,6 % |
| Rhumatisme psoriasique4 | 16,3 % | 49,5 % | 0,0 % | 6,8 % | 0,0 % | 2,1 % |
| Psoriasis en plaques5 | 23,8 % | 49,4 % | 0,4 % | 7,7 % | 0,0 % | 3,4 % |
| Maladie de Crohn (enfants)6 | s.o. | 18,2 % | s.o. | 4,4 % | s.o. | 1,5 % |
| Spondylarthrite ankylosante7 | 14,5 % | 51,1 % | 0,0 % | 9,5 % | 0,0 % | 3,6 % |
| Colite ulcéreuse (enfants)8 | s.o. | 16,7 % | s.o. | 6,7 % | s.o. | 1,7 % |
- 1. Remarque : Les patients du groupe placebo ont reçu du méthotrexate tandis que ceux du groupe infliximab pour injection ont reçu de l’infliximab pour injection et du méthotrexate. Le suivi s’est échelonné sur une période médiane de 58 semaines dans le groupe placebo et dans le groupe infliximab pour injection. Données sur la polyarthrite rhumatoїde tirées des études ATTRACT (T22) et ASPIRE (T29).
- 2. Remarque : Les patients des groupes placebo de deux des trois essais de phase III sur la maladie de Crohn, soit l’essai ACCENT I et l’essai ACCENT II, recevaient une dose d’infliximab pour injection de 5 mg/kg au début de l’étude, puis un placebo pendant la phase d’entretien. Les patients qui ont été affectés au traitement d’entretien par placebo et qui recevaient de l’infliximab pour injection à la suite d’une permutation sont comptés dans ce tableau dans le groupe infliximab pour injection. Le suivi médian était de 54 semaines. Dans l’étude SONIC, les patients assignés au groupe placebo recevaient de l’AZA à raison de 2,5 mg/kg/jour.
- 3. Les essais sur la colite ulcéreuse comprennent l’essai ACT 1 (C0168T37) d’une durée de 54 semaines et l’essai ACT II (C0168T46) d’une durée de 30 semaines; la durée médiane du suivi était de 30,8 semaines pour le groupe infliximab pour injection et à 30,1 semaines pour le groupe placebo.
- 4. La durée médiane du suivi dans l’étude IMPACT 2 était de 39,1 semaines pour le groupe infliximab pour injection et de 18,1 semaines pour le groupe placebo.
- 5. Lors des études EXPRESS et EXPRESS II, la durée médiane du suivi était de 16,1 semaines pour le groupe placebo et de 50,1 semaines pour les groupes infliximab pour injection.
- 6. Enfants des études T23, T55 et T47 (REACH) sur la maladie de Crohn. Le suivi médian était de 53,0 semaines.
- 7. Patients ayant participé à l’essai ASSERT (T51); la durée médiane du suivi était de 24,1 semaines pour le groupe placebo et de 101,9 semaines pour le groupe infliximab pour injection.
- 8. Données tirées de l’étude T72 portant sur la colite ulcéreuse chez les enfants.
La différence dans la fréquence d’élévations du taux d’ALT ≥ 3 × LSN entre les groupes infliximab pour injection et le groupe placebo semblait être plus marquée dans les essais sur la spondylarthrite ankylosante, le psoriasis et le rhumatisme psoriasique que lors des études sur la polyarthrite rhumatoïde, la maladie de Crohn et la colite ulcéreuse (voir 8.2 Effets indésirables observés au cours des études cliniques, Manifestations hépatobiliaires).
8.5 Effets indésirables observés après la commercialisation
Dans le cadre du programme de pharmacovigilance mondiale de l’infliximab pour injection, on a signalé d’autres manifestations indésirables, dont certaines ont été fatales. Ces manifestations sont présentées au tableau 8 (voir 8.2 Effets indésirables observés au cours des études cliniques, Infections et Réactions liées à la perfusion). Étant donné que ces manifestations indésirables sont spontanément signalées et que la taille de la population concernée n’est pas connue avec précision, il n’est pas toujours possible d’en estimer la fréquence exacte ou d’établir un lien de causalité avec l’utilisation de l’infliximab pour injection.
Depuis la commercialisation de l’infliximab pour injection, les manifestations indésirables graves signalées le plus souvent chez les enfants ont été les infections (parfois fatales), y compris les infections opportunistes et la tuberculose, les réactions liées à la perfusion et les réactions d’hypersensibilité. Depuis la commercialisation de l’infliximab pour injection, les manifestations indésirables graves survenues chez les enfants et déclarées spontanément comprennent également des affections malignes, des anomalies transitoires des taux d’enzymes hépatiques, des cas de syndrome pseudolupique et la formation d’auto-anticorps.
Depuis la commercialisation de l’infliximab pour injection, on a signalé des cas de lymphome hépatosplénique à cellules T chez des patients traités par l’infliximab pour injection. La vaste majorité de ces cas sont survenus chez des patients atteints de la maladie de Crohn ou de colite ulcéreuse. La plupart de ces patients étaient des adolescents ou de jeunes adultes de sexe masculin (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cancérogenèse et mutagenèse). Des cas de lymphohistiocytose hémophagocytaire ont été très rarement signalés chez les patients traités par l’infliximab pour injection.
Tableau 8 – Rapports de pharmacovigilance
| Affections hématologiques et du système lymphatique | Agranulocytose (y compris chez les nourrissons exposés in utero à l’infliximab pour injection), purpura thrombocytopénique idiopathique, anémie hémolytique, pancytopénie, purpura thrombocytopénique thrombotique |
Manifestations générales et reliées au point d’administration | Réactions anaphylactiques, choc anaphylactique, réactions liées à la perfusion, maladie sérique |
| Affections cardiaques | Épanchement péricardique, ischémie myocardique/infarctus du myocarde (dans les 24 heures qui ont suivi l’instauration de la perfusion), arythmie (dans les 24 heures qui ont suivi l’instauration de la perfusion) |
| Troubles oculaires | Perte visuelle transitoire survenue pendant ou dans les 2 heures qui ont suivi la perfusion |
| Affections du système immunitaire | Vascularite, sarcoïdose |
| Néoplasmes bénins et malins | Lymphome hépatosplénique à cellules T (la vaste majorité dans la maladie de Crohn et la colite ulcéreuse : surtout chez des adolescents et des jeunes adultes), affections malignes pédiatriques, leucémie, mélanome, carcinome à cellules de Merkel, cancer du col de l’utérus |
| Affections hépatobiliaires | Lésions hépatocellulaires, hépatite, jaunisse, hépatite auto-immune, insuffisance hépatique |
| Affections du système nerveux | Troubles de démyélinisation du système nerveux central (comme la sclérose en plaques et la névrite optique), troubles de démyélinisation du système nerveux périphérique (tels que syndrome de Guillain-Barré, polyneuropathie démyélinisante inflammatoire chronique et neuropathie motrice multifocale), neuropathies, engourdissement, crise épileptique, sensation de fourmillements, myélite transverse, accidents vasculaires |
| cérébraux survenant approximativement dans les 24 heures suivant le début de la perfusion | |
| Infections et infestations | Infections opportunistes (comme l’aspergillose, les infections dues à des mycobactéries atypiques, la coccidioïdomycose, la cryptococcose, la candidose, l’histoplasmose, la légionellose, la listériose, et la pneumocystose), salmonellose, sepsie, tuberculose, infections à protozoaires et réactivation du virus de l’hépatite B et infection par un vaccin (par suite de l’exposition in utero à l’infliximab pour injection)* |
| Affections respiratoires, thoraciques et médiastinales | Maladie pulmonaire interstitielle, y compris la fibrose pulmonaire et la pneumonie interstitielle, d’évolution rapide |
| Affections de la peau et des tissus sous-cutanés | Vascularite (à prédominance cutanée), psoriasis, y compris une première manifestation et psoriasis pustuleux (à prédominance palmaire et plantaire), érythème multiforme, syndrome de Stevens-Johnson, nécrolyse épidermique toxique, dermatose bulleuse à IgA linéaire (DIgAL), pustulose exanthématique aiguë généralisée (PEAG), réactions lichénoïdes |
| Lésions, intoxications et complications d’interventions | Complication post-intervention (y compris les complications infectieuses et non infectieuses) |
* Y compris la tuberculose bovine (infection disséminée par le BCG) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, Vaccins vivants/Agents infectieux thérapeutiques).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude portant particulièrement sur les interactions médicamenteuses n’a été réalisée. La majorité des patients atteints de polyarthrite rhumatoïde, de la maladie de Crohn ou de colite ulcéreuse qui participaient aux essais cliniques recevaient au moins un autre médicament de manière concomitante. Dans le cas de la polyarthrite rhumatoïde, les médicaments pris en concomitance (en dehors du MTX) étaient des anti-inflammatoires non stéroïdiens, de l’acide folique, des corticostéroïdes et/ou des narcotiques. Dans le cas de la maladie de Crohn, les médicaments pris en concomitance étaient des antibiotiques, des antiviraux, des corticostéroïdes, de la 6-mercaptopurine/azathioprine (6-MP/AZA), du MTX et des aminosalicylés. Les patients atteints de la maladie de Crohn qui recevaient des immunosuppresseurs ont eu tendance à présenter moins de réactions liées à la perfusion que ceux qui n’en recevaient pas (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire, et 8.2 Effets indésirables observés au cours des études cliniques, Réactions liées à la perfusion).
9.3 Interactions médicament-comportement
Sans objet
9.4 Interactions médicament-médicament
Utilisation d’RemdantryMC avec d’autres agents biologiques
L’utilisation d’RemdantryMC avec d’autres agents biologiques servant à traiter les mêmes affections qu’RemdantryMC, y compris l’anakinra ou l’abatacept, n’est pas recommandée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Risque d’infections).
Vaccins vivants/Agents infectieux thérapeutiques
Il est déconseillé d’administrer des vaccins vivants en concomitance avec RemdantryMC. Il est également déconseillé d’administrer des vaccins vivants aux nourrissons ayant été exposés in utero à l’infliximab, et ce, pendant au moins les 12 mois qui suivent la naissance. L’administration d’un vaccin vivant à des nourrissons de moins de 12 mois peut être envisagée si l’exposition à l’infliximab a été limitée au premier trimestre de la grossesse, ou que les concentrations sériques d’infliximab chez ces nourrissons sont indétectables, ou s’il existe un bénéfice clinique évident pour le nourrisson (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire et 7.1.1 Grossesse). L’administration d’un vaccin vivant à un nourrisson allaité par une mère sous infliximab n’est pas recommandée, à moins que les concentrations sériques d’infliximab chez le nourrisson soient indétectables (voir 7.1.2 Femmes qui allaitent).
Il est déconseillé d’administrer des agents infectieux thérapeutiques en concomitance avec RemdantryMC (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Substrats du cytochrome P450
La formation des enzymes du CYP450 peut être inhibée par des concentrations accrues de cytokines (p. ex. TNFα, IL-1, IL-6, IL-10, IFN) libérées en cas d’inflammation chronique. On s’attend donc à ce que la formation de ces enzymes se normalise dans le cas d’une molécule, comme l’infliximab pour injection, qui exerce un effet antagoniste sur l’activité des cytokines. Après l’instauration ou l’interruption d’RemdantryMC chez les patients traités par des substrats du CYP450 ayant un indice thérapeutique étroit, il est recommandé de surveiller l’effet (p. ex. de la warfarine) ou la concentration du médicament (p. ex. de cyclosporine ou de théophylline) et d’ajuster la dose du médicament au besoin.
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’infliximab est un anticorps monoclonal chimérique IgG1κ ayant un poids moléculaire d’environ 149 100 daltons. Il est composé de régions humaines constantes et de régions murines variables. L’infliximab se lie de façon spécifique au facteur de nécrose tumorale alpha (TNFα) humain avec une constante d’association de 1010 M-1. Il est produit à partir d’une lignée cellulaire recombinante cultivée en fed-batch et est purifié en plusieurs étapes comprenant l’inactivation et l’élimination des virus présents.
L’infliximab neutralise l’activité biologique du TNFα en se fixant avec une grande affinité aux formes soluble et transmembranaire du TNFα et inhibe la fixation du TNFα à ses récepteurs. Il ne neutralise pas le TNFβ (lymphotoxine α), une cytokine apparentée qui utilise les mêmes récepteurs que le TNFα. On attribue notamment les propriétés biologiques suivantes au TNFα : stimulation de la synthèse de cytokines pro-inflammatoires telles que les interleukines IL-1 et IL-6, stimulation de la migration leucocytaire par suite de l’augmentation de la perméabilité de la membrane endothéliale et de l’expression des molécules d’adhésion par les cellules endothéliales et les leucocytes, déclenchement de l’activité fonctionnelle des neutrophiles et des éosinophiles, et activation des signes biologiques de la phase aiguë ainsi que d’autres protéines hépatiques. Les cellules exprimant le TNFα transmembranaire auquel est fixé l’infliximab peuvent être lysées in vitro par le complément ou les cellules effectrices. L’infliximab inhibe l’activité fonctionnelle du TNFα dans un large éventail d’épreuves de dosage biologique in vitro faisant intervenir des fibroblastes humains, des cellules endothéliales, des neutrophiles, des lymphocytes B et T, ainsi que des cellules épithéliales. Les anticorps anti-TNFα atténuent l’activité morbide chez le Pinché à crête blanche atteint de colite. Dans l’arthrite d’origine collagénique chez un modèle murin, ces anticorps font régresser la synovite et l’érosion des articulations. Chez des souris transgéniques atteintes de polyarthrite par suite de l’expression constitutive du TNFα humain, l’administration préalable d’infliximab prévient la maladie, tandis que l’administration d’infliximab pour injection après le début de la maladie favorise la guérison des articulations érodées.
10.2 Pharmacodynamie
Préclinique
L’infliximab se fixe avec une grande affinité aux formes soluble et transmembranaire du TNFα et empêche l’interaction du TNFα avec ses récepteurs, neutralisant du coup l’activité biologique du TNFα. Les cellules exprimant le TNFα transmembranaire peuvent être lysées in vitro par des mécanismes tributaires du complément ou des cellules effectrices après la fixation de l’infliximab. L’infliximab inhibe l’activité fonctionnelle du TNFα dans un large éventail d’épreuves de dosage biologique in vitro faisant intervenir des fibroblastes humains, des cellules endothéliales, des neutrophiles, des lymphocytes B et T, ainsi que des cellules épithéliales.
L’infliximab neutralise de façon spécifique la cytotoxicité déclenchée par le TNFα, mais non la lymphotoxine α. La lymphotoxine α est une cytokine qui partage une homologie de 30 % avec le TNFα et utilise les mêmes récepteurs que lui. La réactivité croisée interespèces de l’infliximab se limite au TNFα de l’humain et du chimpanzé. In vivo, l’infliximab forme rapidement des complexes stables avec le TNFα humain, processus concordant avec la diminution de la bioactivité du TNFα.
Chez une souris transgénique (Tg197) exprimant de façon constitutive le TNFα humain, l’infliximab pour injection, administré 2 fois par semaine à raison de 5 mg/kg ou 1 fois par semaine à raison de 10 mg/kg, prévient l’apparition de la polyarthrite rhumatoïde pendant 10 semaines de traitement, ce qui démontre que l’infliximab pour injection neutralise le TNFα in vivo.
Clinique
De fortes concentrations de TNFα ont été mises en évidence dans les articulations des polyarthritiques, dans les articulations des personnes victimes de rhumatisme psoriasique, dans les lésions cutanées des personnes atteintes de psoriasis en plaques et dans les selles des patients atteints de la maladie de Crohn et de colite ulcéreuse. Ceci concorde avec l’activité élevée de la maladie. Dans les cas de polyarthrite rhumatoïde, le traitement par l’infliximab pour injection a diminué l’infiltration des cellules inflammatoires dans les zones articulaires enflammées de même que l’expression des molécules dont dépendent l’adhésion cellulaire (sélectine E, molécule d’adhésion intercellulaire 1 [ICAM-1] et molécule d’adhésion endothéliale 1 [VCAM-1]), le chimiotactisme (interleukine 8 [IL-8] et protéine chimiotactique des monocytes [MCP-1]) et la dégradation tissulaire (métalloprotéinases matricielles [MMP] 1 et 3). Chez des patients atteints de la maladie de Crohn, le traitement réduit l’infiltration de cellules inflammatoires et la production de TNFα dans les segments intestinaux enflammés; il réduit également la proportion de cellules mononucléées de la lamina propria pouvant être stimulées pour exprimer le TNFα et l’interféron γ ex vivo. Chez des patients atteints de polyarthrite rhumatoïde ou de la maladie de Crohn, le traitement par l’infliximab pour injection a fait diminuer les taux sériques d’IL-6 et de protéine C réactive par rapport aux taux initiaux. Par suite d’une stimulation mitogène in vitro, la réponse proliférative de lymphocytes du sang périphérique de patients traités par l’infliximab pour injection ne s’est pas révélée plus faible que celle de cellules prélevées chez des patients non traités. Le traitement du rhumatisme psoriasique par l’infliximab pour injection a produit une diminution du nombre de lymphocytes T et de vaisseaux sanguins dans la synoviale et les lésions cutanées psoriasiques de même qu’une baisse du taux de macrophages dans la synoviale. Le traitement par l’infliximab pour injection agit sur les caractéristiques histopathologiques du psoriasis en plaques, comme en ont témoigné des échantillons biopsiques de lésions psoriasiques cutanées recueillis au début du traitement, au jour 3 et à la semaine 10. Le traitement a produit un amincissement de l’épiderme et une réduction de l’infiltration de cellules inflammatoires, une régulation négative du pourcentage de cellules inflammatoires activées et exprimant le CLA (cutaneous lymphocyte antigen) – y compris les lymphocytes CD3+, CD4+ et CD8+ – et enfin une régulation positive des cellules de Langerhans CD1a+ de l’épiderme. Dans les cas de colite ulcéreuse, le traitement par l’infliximab pour injection a permis d’observer des changements correspondant à une cicatrisation histologique et à une réduction de l’expression des marqueurs pharmacodynamiques de lésion tissulaire et d’inflammation dans les tissus du côlon prélevés par biopsies. Le traitement par l’infliximab pour injection a également donné lieu à une réduction des taux des molécules pro-inflammatoires sériques, dont une réduction statistiquement significative et soutenue d’IL-2R et d’ICAM-1. Chez les patients atteints de spondylarthrite ankylosante, le traitement par l’infliximab pour injection a été plus efficace que le placebo pour réduire les taux des marqueurs sériques de l’inflammation (IL-6 et VEGF) aux semaines 2 et 24. De plus, les taux sériques des marqueurs de la formation osseuse (la phosphatase alcaline osseuse et l’ostéocalcine) étaient plus élevés, aux semaines 2 et 24, chez les patients atteints de spondylarthrite ankylosante et traités par l’infliximab pour injection que chez les patients recevant un placebo.
10.3 Pharmacocinétique
Lors de perfusions intraveineuses uniques de 1 à 20 mg/kg, on a noté une relation linéaire entre la dose administrée et la concentration sérique maximale. Le volume de distribution à l’état d’équilibre était indépendant de la dose et indiquait que l’infliximab pour injection se répartissait principalement à l’intérieur du compartiment vasculaire. D’après les résultats pharmacocinétiques médians obtenus avec les doses de 3 à 10 mg/kg dans le traitement de la polyarthrite rhumatoïde, de 5 mg/kg dans le traitement de la maladie de Crohn et de 3 à 5 mg/kg dans le traitement du psoriasis en plaques, la demi-vie terminale de l’infliximab pour injection est d’environ 7,7 à 10 jours. Lors des essais portant sur la colite ulcéreuse, la demi-vie terminale de l’infliximab pour injection a varié entre 12,3 et 14,7 jours.
Tableau 9 – Résumé des paramètres pharmacocinétiques de l’infliximab pour injection dans les études sur la polyarthrite rhumatoïde et la maladie de Crohn
| Étude | Polyarthrite rhumatoïde | Maladie de Crohn | ||
| T09 (n = 14) | T09 (n = 29) | T11 (n = 5) | T11 (n = 5) | |
| Dose | 3 mg/kg | 10 mg/kg | 5 mg/kg | 10 mg/kg |
| Étude | Polyarthrite rhumatoïde | Maladie de Crohn | ||
| Cmax (mcg/mL) | 77,3 | 277 | 74,9 | 181,0 |
| ASC (mcg • jour/mL) | 461 | 2282 | 788 | 2038 |
| CL (mL/jour/kg) | 6,4 | 4,4 | 6,3 | 4,9 |
| VDéq (mL/kg) | 67,5 | 57,2 | 80 | 65 |
| t1/2 (jours) | 8 | 9,1 | 7,8 | 10 |
Absorption
L’infliximab pour injection étant administré par voie intravasculaire, il est dépourvu de profil d’absorption.
Distribution
L’infliximab pour injection est principalement distribué dans le sang; la valeur médiane de son volume de distribution apparent à l’état d’équilibre, variant entre 57,2 et 80 mL/kg et estimé entre 4,0 et 5,60 litres chez une personne de 70 kg, correspond au volume sanguin total.
Métabolisme
On croit que l’infliximab pour injection est métabolisé de la même façon que les autres protéines dans l’organisme. Il subit probablement une hydrolyse qui le dégrade en acides aminés, puis il est recyclé ou catabolisé.
Élimination
L’infliximab pour injection n’a pas été retrouvé dans les urines sous forme inchangée (molécule intacte) après la perfusion intraveineuse.
À la suite de l’administration d’une première dose d’infliximab pour injection, des perfusions répétées effectuées aux semaines 2 et 6 ont donné lieu à des profils concentration-temps prévisibles après chaque traitement. Il ne s’est produit aucune accumulation générale d’infliximab pour injection après un traitement répété de doses de 3 mg/kg ou de 10 mg/kg à des intervalles de 4 ou de 8 semaines chez des patients atteints de polyarthrite rhumatoïde, ou après 4 perfusions à 10 mg/kg à des intervalles de 8 semaines chez des patients atteints de maladie de Crohn modérée ou sévère. Il ne s’est produit aucune accumulation générale d’infliximab pour injection après un traitement répété à l’aide de doses de 3 mg/kg ou de 5 mg/kg à des intervalles de 8 semaines chez des patients atteints de rhumatisme psoriasique ou de psoriasis en plaques. La proportion de patients atteints de polyarthrite rhumatoïde présentant des concentrations d’infliximab pour injection inférieures au seuil de détection 8 semaines après la perfusion se chiffrait environ à 25 % pour le schéma posologique de 3 mg/kg toutes les 8 semaines, à 15 % pour les patients qui avaient reçu 3 mg/kg toutes les 4 semaines et à 0 % pour ceux qui avaient reçu 10 mg/kg toutes les 4 ou 8 semaines. À l’état d’équilibre, la proportion de patients atteints de psoriasis en plaques présentant des concentrations d’infliximab pour injection inférieures au seuil de détection 8 semaines après la perfusion variait entre 71,4 et 73,1 % pour le schéma posologique de 3 mg/kg toutes les 8 semaines (EXPRESS II), et entre 25,9 et 46,4 % pour les patients qui avaient reçu 5 mg/kg toutes les 8 semaines (EXPRESS et EXPRESS II). La proportion de patients atteints de rhumatisme psoriasique présentant des concentrations d’infliximab pour injection inférieures au seuil de détection à la semaine 38 se chiffrait à 15,8 % pour le schéma posologique de 5 mg/kg toutes les 8 semaines (IMPACT 2). Au cours de l’étude IMPACT 2, environ la moitié des patients prenait du MTX en concomitance.
Populations particulières et états pathologiques
Aucune différence importante dans la clairance ou le volume de distribution n’a été observée chez des sous-groupes de patients définis en fonction de l’âge. On ignore si le sexe, le polymorphisme génétique, l’insuffisance rénale ou l’insuffisance hépatique influent sur la clairance ou sur le volume de distribution d’infliximab pour injection.
Enfants : Les caractéristiques pharmacocinétiques de l’infliximab (y compris la concentration maximale et le creux sérique) étaient généralement similaires chez les enfants (de 6 à 17 ans) atteints de la maladie de Crohn et chez ceux atteints de colite ulcéreuse, après administration d’une dose d’infliximab de 5 mg/kg. Des valeurs similaires de la demi-vie terminale ont en outre été notées chez les enfants atteints de la maladie de Crohn et les adultes atteints de la maladie de Crohn ou de colite ulcéreuse. Cependant, les valeurs médianes de la concentration sérique maximale et de la concentration sérique minimale à l’état d’équilibre de l’infliximab étaient plus faibles, d’environ 13 % et 25 % respectivement, chez les enfants atteints de colite ulcéreuse que chez les adultes atteints de la même maladie. La portée clinique des concentrations sériques relativement plus faibles de l’infliximab chez les enfants est inconnue (voir 1.1 Enfants et 7.1.3 Enfants).
10.4 Immunogénicité
Le traitement par l’infliximab pour injection peut être associé à la formation d’anticorps dirigés contre l’infliximab (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire). Le résultat du test de détection des anticorps était positif chez environ 10 % des patients. La majorité d’entre eux présentaient un titre d’anticorps peu élevé.
Dans une étude de phase III sur la maladie de Crohn (SONIC) menée auprès de patients qui n’avaient jamais pris d’immunomodulateurs auparavant, l’apparition d’anticorps a été notée à la semaine 30 chez 14 % des patients qui recevaient de l’infliximab pour injection en monothérapie et chez 1 % de ceux qui recevaient de l’infliximab pour injection en association avec de l’azathioprine (AZA). Au cours des 50 premières semaines, des anticorps dirigés contre l’infliximab sont apparus respectivement chez 19 % et 2,5 % des patients. Parmi les 20 patients recevant l’infliximab pour injection en monothérapie qui sont devenus porteurs de ces anticorps au cours des 50 premières semaines, 10 ont présenté une réaction à la perfusion, dont l’une a été jugée grave. Aucun des 3 patients recevant de l’infliximab pour injection en association avec de l’AZA qui sont devenus porteurs de ces anticorps n’a présenté de réaction à la perfusion.
Par comparaison aux patients qui n’étaient pas porteurs d’anticorps, les patients qui présentaient ces anticorps avaient une probabilité plus forte de présenter des taux de clairance plus élevés, de moins bien répondre au traitement et d’avoir une réaction liée à la perfusion (voir 8.2.1 Effets indésirables observés au cours des études cliniques – enfants, Réactions liées à la perfusion). Le taux de formation d’anticorps était plus faible chez les adultes atteints de polyarthrite rhumatoïde, de la maladie de Crohn et de rhumatisme psoriasique qui recevaient des immunosuppresseurs tels que la 6-mercaptopurine (6-MP), l’azathioprine (AZA) ou le méthotrexate (MTX). Toutefois, chez les patients atteints de polyarthrite rhumatoïde juvénile, le pourcentage de patients devenus porteurs d’anticorps anti-infliximab était élevé dans le groupe traité par 3 mg/kg d’infliximab pour injection en association avec du MTX (voir 8.2.1 Effets indésirables observés au cours des études cliniques – enfants, Polyarthrite rhumatoïde juvénile).
À la suite de perfusions répétées d’infliximab pour injection, les concentrations sériques d’infliximab étaient plus élevées chez les patients atteints de polyarthrite rhumatoïde qui recevaient du MTX en concomitance. Lors des 2 études de phase III sur le psoriasis (EXPRESS et EXPRESS II), l’infliximab pour injection a été administré comme traitement d’induction, puis comme traitement d’entretien, sans traitement concomitant par un immunosuppresseur. Au cours de ces études, environ 26,5 % à 35,8 % des patients ayant reçu 5 mg/kg comme traitement d’entretien toutes les 8 semaines pendant 1 an ont développé des anticorps. Ces pourcentages étaient plus élevés (jusqu’à 1,4 fois plus élevés) avec les autres schémas thérapeutiques (3 mg/kg toutes les 8 semaines, 3 mg/kg au besoin et 5 mg/kg au besoin). Malgré l’augmentation du taux de synthèse des anticorps, les taux de réactions liées à la perfusion observés au cours des 2 études de phase III (EXPRESS et EXPRESS II) chez les patients recevant une dose de 5 mg/kg en traitement d’induction suivie d’un traitement d’entretien toutes les 8 semaines pendant 1 an (14,1 % et 23,0 %, respectivement) et les taux de réactions graves liées à la perfusion (< 1 %) étaient similaires à ceux observés dans d’autres effectifs d’étude. Lors de l’étude de phase III portant sur le rhumatisme psoriasique (IMPACT 2), au cours de laquelle les patients ont reçu une dose de 5 mg/kg d’infliximab pour injection avec ou sans MTX, 15,4 % des patients ont développé des anticorps anti-infliximab.
Les analyses d’immunogénicité sont généralement propres à chaque produit. La comparaison entre les taux d’anticorps anti-infliximab pour injection et les taux d’anticorps observés avec d’autres produits ou la comparaison de l’incidence des anticorps dans différents tests sans validation croisée n’est pas pertinente.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
RemdantryMC se conserve dans la boîte d’origine au réfrigérateur à une température de 2 à 8 °C (36 à 46 °F). Ne pas utiliser après la date de péremption du produit réfrigéré imprimée sur la boîte.
Sur les lieux de la reconstitution seulement, RemdantryMC peut aussi être conservé dans sa boîte d’origine à des températures ne dépassant pas 30 °C pendant une période continue de 6 mois au maximum, sans toutefois aller au-delà de la date de péremption pour le produit réfrigéré imprimée sur la boîte. Une fois le produit sorti du réfrigérateur, la date de péremption hors du réfrigérateur (année-mois) doit être inscrite sur la boîte, et RemdantryMC ne peut dès lors être remis au réfrigérateur.
Après la reconstitution et la dilution
Une fois reconstituée, la solution RemdantryMC (infliximab pour injection) conserve ses propriétés chimiques et physiques pendant 24 heures à la température ambiante (25 °C). La solution diluée demeure stable pendant 48 heures si elle est conservée à une température comprise entre 2 et 30 °C (36 et 86 °F). Ce produit ne contient aucun agent de conservation. Par conséquent, il est recommandé de commencer la perfusion dans les 3 heures qui suivent la reconstitution et la dilution de la solution.
Manipulation dans des conditions aseptiques contrôlées et validées
Une fois diluée dans la poche de perfusion, la solution RemdantryMC conserve ses propriétés chimiques et physiques pendant une période allant jusqu’à 28 jours à une température comprise entre 2 et 8 °C et pour une période additionnelle de 24 heures à 25 °C après la sortie du réfrigérateur, lorsque la reconstitution et la dilution d'RemdantryMC ont été réalisées dans des conditions d’asepsie contrôlées et validées. Si la solution de perfusion est conservée au réfrigérateur après sa reconstitution et sa dilution, il faut la laisser s’équilibrer à température ambiante (jusqu’à 25 °C) pendant 3 heures avant de l’administrer.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Sans objet
PARTIE 2 : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses: Infliximab
Nom chimique : Infliximab
Formule moléculaire et masse moléculaire : 149 000 daltons
La molécule d’infliximab contient 1328 acides aminés et se compose de 2 chaînes H identiques et de 2 chaînes L identiques qui s’associent par interactions H-H et H-L non covalentes et par liaisons disulfures H-H et H-L covalentes. L’infliximab est une glycoprotéine constituée de 5 glycoformes majeures, chacune contenant 2 chaînes (une sur chaque chaîne H) d’oligosaccharide lié à l’asparagine (liaison N) asialo-biantennaire à fucose central avec microhétérogénéité du galactose terminal. L’oligosaccharide est lié exclusivement à l’Asn-300 dans la région CH2 des deux chaînes H.
Propriétés physicochimiques : RemdantryMC est une poudre lyophilisée blanche stérile pour perfusion intraveineuse.
Caractéristiques du produit
La substance médicamenteuse de l’infliximab est un anticorps monoclonal (ACM) chimérique (homme-souris) IgG purifié dérivé de l’ADN recombinant qui se lie au facteur de nécrose tumorale alpha (TNFα) humain avec une grande affinité (Ka = 1 × 10¹⁰ M-1) et qui le neutralise. L’infliximab contient des régions variables formées de chaînes murines lourdes (H) et légères (L) (VH et VL, respectivement) dérivées de l’ACM murin anti-TNFα, A2, et des régions constantes formées de chaînes humaines H et L dérivées de l’ADN génomique (CH et CL, respectivement).
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication – Médicament biologique de référence
Polyarthrite rhumatoïde
Tableau 10 – Caractéristiques démographiques des patients ayant participé aux études sur la polyarthrite rhumatoïde et méthode utilisée
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen (tranche) | Sexe et race n (%) |
T22 (ATTRACT) | Étude à répartition aléatoire, multicentrique, à double insu et comparative contre placebo, comportant 5 groupes parallèles et | Infliximab pour injection (3 mg/kg, 10 mg/kg) ou placebo administré par voie intraveineuse aux semaines 0, 2 et 6, suivi de perfusions supplémentaires toutes les 4 ou | 428 | 52 (de 19 à 80 ans) | 96 hommes (22 %) 332 femmes (78 %) 389 Blancs (91 %) 22 Noirs (5 %) 3 Asiatiques (1 %) 14 autres (3 %) |
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen (tranche) | Sexe et race n (%) |
menée chez des patients atteints de polyarthrite rhumatoїde évolutive malgré un traitement par le MTX | 8 semaines par la suite, jusqu’à la semaine 54 | ||||
| T29 (ASPIRE) | Étude à répartition aléatoire, multicentrique, à double insu et comparative contre témoin actif, comportant 3 groupes parallèles et menée chez des patients atteints de polyarthrite rhumatoїde à un stade précoce et n’ayant jamais reçu de MTX | Infliximab pour injection (3 mg/kg, 6 mg/kg) ou placebo administré par voie intraveineuse aux semaines 0, 2 et 6, puis toutes les 8 semaines par la suite jusqu’à la semaine 46 MTX (7,5 mg/sem.) p.o. à la semaine 0; dose graduellement portée à 20 mg/sem. avant la semaine 8 et maintenue jusqu’à la semaine 46 | 1004 | 50 (de 18 à 76 ans) | 290 hommes (29 %) 714 femmes (71 %) 870 Blancs (86,7 %) 50 Noirs (5 %) 15 Asiatiques (1,5 %) 69 autres (6,8 %) |
On a évalué l’innocuité et l’efficacité de l’infliximab pour injection lors de deux essais comparatifs rigoureux, multicentriques, à répartition aléatoire et à double insu : ATTRACT et ASPIRE. La prise concomitante de doses stables d’acide folique, de corticostéroïdes par voie orale (≤ 10 mg/jour) et/ou d’anti-inflammatoires non stéroïdiens était aussi permise. Les principaux paramètres d’évaluation étaient la réduction des signes et des symptômes (selon les critères de l’American College of Rheumatology), la prévention de l’atteinte structurale articulaire et l’amélioration de la capacité fonctionnelle. Un résumé de la méthode des études et des caractéristiques démographiques des sujets est présenté au tableau 10.
Résultats de l’étude ATTRACT (T22)
L’innocuité et l’efficacité de l’infliximab pour injection administré en concomitance avec du MTX ont été évaluées au cours d’une étude multicentrique, à répartition aléatoire, à double insu et comparative contre placebo réunissant 428 patients atteints de polyarthrite rhumatoïde évolutive malgré un traitement par MTX (étude appelée Anti-TNF Trial in Rheumatoid Arthritis with Concomitant Therapy ou ATTRACT). L’âge médian des patients inscrits était de 54 ans; la durée médiane de la maladie était de 8,4 années et le nombre médian d’articulations enflées ou sensibles s’élevait respectivement à 20 et à 31. Ces patients prenaient une dose médiane de 15 mg/semaine de MTX. Ils ont reçu soit un placebo et du MTX, soit l’infliximab pour injection et du MTX selon l’un des quatre schémas posologiques suivants : 3 mg/kg ou 10 mg/kg d’infliximab pour injection par perfusion intraveineuse au début de l’étude, ainsi que 2 et 6 semaines après la première perfusion, suivie de perfusions supplémentaires toutes les 4 ou 8 semaines par la suite.
Réponse clinique
Toutes les doses et tous les schémas posologiques associant l’infliximab pour injection au MTX ont produit une atténuation des signes et des symptômes, mesurée d’après les critères de réponse de l’American College of Rheumatology (ACR20); un plus grand pourcentage de patients recevant un traitement associant l’infliximab pour injection au MTX ont obtenu une réponse ACR20, ACR50 ou ACR70 par comparaison au groupe recevant l’association placebo + MTX (tableau 11). Une amélioration statistiquement significative a été observée dès la semaine 2 et a persisté jusqu’à la semaine 102. Des effets plus marqués sur chacune des composantes de la réponse ACR20 ont été notés chez tous les patients traités par l’association l’infliximab pour injection + MTX, par comparaison aux patients traités par l’association placebo + MTX (tableau 12). Quelque 10 % des patients traités par l’infliximab pour injection ont obtenu une réponse clinique importante, définie comme le maintien d’une réponse ACR70 pendant 6 mois, contre 0 % dans le groupe placebo (p = 0,018).
Tableau 11 – Pourcentage de patients ayant obtenu une réponse ACR aux semaines 30 et 54 [étude ATTRACT]
| Infliximab pour injection + MTX | |||||
| 3 mg/kga | 10 mg/kga | ||||
| Réponse | Placebo + MTX | Toutes les 8 semaines | Toutes les 4 semaines | Toutes les 8 semaines | Toutes les 4 semaines |
| n = 88 | n = 86 | n = 86 | n = 87 | n = 81 | |
| ACR20 | |||||
| Semaine 30 | 20 % | 50 % | 50 % | 52 % | 58 % |
| Semaine 54 | 17 % | 42 % | 48 % | 59 % | 59 % |
| ACR50 | |||||
| Semaine 30 | 5 % | 27 % | 29 % | 31 % | 26 % |
| Semaine 54 | 9 % | 21 % | 34 % | 40 % | 38 % |
| ACR70 | |||||
| Semaine 30 | 0 % | 8 % | 11 % | 18 % | 11 % |
| Semaine 54 | 2 % | 11 % | 18 % | 26 % | 19 % |
a. p < 0,05 pour chaque résultat comparativement au placebo
Tableau 12 – Composantes de la réponse ACR20 au début de l’étude (ATTRACT) et à la semaine 54
| Placebo + MTX | Infliximab pour injection + MTXa | |||
| (n = 88) | (n = 340) | |||
| Paramètre (valeurs médianes) | Début de l’étude | Semaine 54 | Début de l’étude | Semaine 54 |
| Nbre d’articulations sensibles | 24 | 16 | 32 | 8 |
| Nbre d’articulations enflées | 19 | 13 | 20 | 7 |
| Douleurb | 6,7 | 6,1 | 6,8 | 3,3 |
| Évaluation générale par le médecinb | 6,5 | 5,2 | 6,2 | 2,1 |
| Placebo + MTX | Infliximab pour injection + MTXa | |||
| (n = 88) | (n = 340) | |||
| Évaluation générale par le patientb | 6,2 | 6,2 | 6,3 | 3,2 |
| Indice d’incapacité (HAQ)c | 1,8 | 1,5 | 1,8 | 1,3 |
| Taux de protéine C réactive (mg/dL) | 3 | 2,3 | 2,4 | 0,6 |
a. Pour toutes les doses et tous les schémas posologiques de l’association infliximab pour injection + MTX b. Échelle analogique visuelle (0 = le meilleur score, 10 = le pire score)
c. Health Assessment Questionnaire : Questionnaire d’évaluation de l’état de santé – Évaluation de 8 paramètres, à savoir la capacité de s’habiller et de faire sa toilette, de se lever, de manger, de marcher, d’avoir une bonne hygiène, de faire des mouvements d’extension, de saisir des objets et de vaquer à ses activités (0 = très facile, 3 = très difficile)
Réponse évaluée par radiographie
L’atteinte structurale des pieds et des mains a été évaluée par radiographie à la semaine 54 d’après la variation de la cote de Sharp modifiée par van der Heijde par rapport à la valeur initiale; cette cote composite permet de déterminer l’atteinte structurale en mesurant le nombre d’érosions osseuses et leur étendue ainsi que le degré de pincement de l’interligne articulaire dans les mains, les poignets et les pieds. On disposait de deux séries de radiographies pour environ 80 % des patients à la semaine 54 et pour environ 70 % des patients à la semaine 102. Une réduction de l’évolution de l’atteinte structurale a été observée à la semaine 54 (tableau 13) et s’est poursuivie jusqu’à la semaine 102.
Tableau 13 – Variation des paramètres radiographiques entre le début de l’étude et la semaine 54
| Infliximab pour injection + MTX (étude ATTRACT) | ||||||
Médiane (percentiles 10, 90) | Placebo +MTX | 3 mg/kga | 10 mg/kga | Valeur pa | ||
| Toutes les 8 semaines | Toutes les 4 semaines | Toutes les 8 semaines | Toutes les 4 semaines | |||
| Patients évalués | (n = 64) | (n = 71) | (n = 71) | (n = 77) | (n = 66) | |
| Patients répartis aléatoirement | (n = 88) | (n = 86) | (n = 86) | (n = 87) | (n = 81) | |
| Patients ayant participé aux 54 semaines de l’étude | (n = 44) | (n = 63) | (n = 66) | (n = 75) | (n = 65) | |
| Cote totale | ||||||
| Début de l’étude | 55 (14, 188) | 57 (15, 187) | 45 (8, 162) | 56 (6, 143) | 43 (7, 178) | |
| Variation par rapport au début de l’étude | 4,0 (−1,0, 19,0) | 0,5 (−3,0, 5,5) | 0,1 (−5,2, 9,0) | 0,5 (−4,8, 5,0) | −0,5 (−5,7, 4,0) | p < 0,001 |
| Cote de l’érosion | ||||||
| Début de l’étude | 25 (8, 110) | 29 (9, 100) | 22 (3, 91) | 22 (3, 80) | 26 (4, 104) | |
| Variation par rapport au début de l’étude | 2,0 (−1,0, 9,7) | 0,0 (−3,0, 4,3) | −0,3 (−3,1, 2,5) | 0,5 (−3,0, 2,5) | −0,5 (−2,7, 2,5) | p < 0,001 |
| Infliximab pour injection + MTX (étude ATTRACT) | ||||||
Médiane (percentiles 10, 90) | Placebo +MTX | 3 mg/kga | 10 mg/kga | Valeur pa | ||
| Toutes les 8 semaines | Toutes les 4 semaines | Toutes les 8 semaines | Toutes les 4 semaines | |||
Cote du pincement de l’interligne articulaire | ||||||
| Début de l’étude | 26 (3, 88) | 29 (4, 80) | 20 (3, 83) | 24 (1, 79) | 25 (3, 77) | |
| Variation par rapport au début de l’étude | 1,5 (−0,8, 8,0) | 0,0 (−2,5, 4,5) | 0,0 (−3,4, 5,0) | 0,0 (−3,0, 2,5) | 0,0 (−3,0, 3,5) | p < 0,001 |
a. Aux fins de comparaison de chaque dose au placebo
Réponse évaluée d’après la capacité fonctionnelle
La capacité et l’incapacité fonctionnelles ont été évaluées en utilisant le questionnaire d’évaluation de l’état de santé (HAQ) et le questionnaire général sur la qualité de vie liée à la santé (SF-36). Par comparaison à l’association placebo + MTX, toutes les doses et tous les schémas posologiques associant l’infliximab pour injection au MTX ont produit une amélioration nettement plus importante des valeurs moyennes de la cote HAQ et de la cote de la composante physique du SF-36 durant les 54 premières semaines (comparativement aux valeurs initiales); aucune diminution de la cote attribuée à la composante mentale du SF-36 n’a par ailleurs été observée.
L’amélioration médiane (écart interquartile) entre le début de l’étude et la semaine 54 pour ce qui est du HAQ s’est chiffrée à 0,1 (−0,1, 0,5) pour l’association placebo + MTX et à 0,4 (0,1, 0,9) pour l’association infliximab pour injection + MTX (p < 0,001). Les effets du traitement sur les cotes HAQ et SF-36 se sont maintenus jusqu’à la semaine 102. Environ 80 % des patients du groupe infliximab pour injection + MTX, toutes doses et tous schémas thérapeutiques compris, ont participé à l’étude jusqu’à la semaine 102.
Résultats de l’étude ASPIRE (T29)
L’étude ASPIRE (T29) a évalué l’efficacité de l’infliximab pour injection sur 54 semaines chez 1004 patients atteints depuis peu (≤ 3 ans) de polyarthrite rhumatoїde évolutive et n’ayant jamais reçu de traitement au MTX. Tous les patients recevaient du MTX (dose pouvant atteindre 20 mg/sem. à la semaine 8) avec soit un placebo, soit de l’infliximab pour injection (à raison de 3 mg/kg ou 6 mg/kg) aux semaines 0, 2 et 6, puis toutes les 8 semaines par la suite. Dans cette étude, les 3 premières perfusions devaient être administrées sur une période de 2 heures. La durée des perfusions subséquentes pouvait être réduite à un minimum de 40 minutes si les patients ne présentaient aucune réaction grave liée à la perfusion. Les principaux paramètres d’évaluation étaient la réduction des signes et des symptômes (amélioration du score ACR initial) à la semaine 54, la prévention de l’atteinte structurale (variation de la cote Sharp modifiée par van der Heijde, vs le début de l’étude) à la semaine 54 et la prévention de l’incapacité fonctionnelle (variation de la cote HAQ vs le début de l’étude) entre la semaine 30 et la semaine 54. Les résultats obtenus pour les 3 paramètres principaux et les paramètres secondaires clés sont résumés au tableau 14.
Tableau 14 – Résultats d’efficacité de l’étude T29 (ASPIRE) – polyarthrite rhumatoїde à un stade précoce
| Infliximab pour injection + MTX | |||
| Patients répartis aléatoirement | Placebo + MTX | 3 mg/kg | 6 mg/kg |
| n = 282 | Toutes les 8 semaines n = 359 | Toutes les 8 semaines n = 363 | |
| Paramètres | |||
| Paramètres principaux | |||
| Amélioration du score ACR après 54 semaines p/r au début de l’étude (%) | |||
| Moyenne | 24,8 % | 37,3 % | 42,0 % |
| Médiane | 26,4 % | 38,9 % | 46,7 % |
| p < 0,001 | p < 0,001 | ||
| Variation de la cote vdH-S après 54 semaines p/r au début | |||
| Moyenne | 3,70 | 0,42 | 0,51 |
| Médiane | 0,43 | 0,00 | 0,00 |
| p < 0,001 | p < 0,001 | ||
| Amélioration de la cote HAQ entre la semaine 30 et la semaine 54 (moyenne en fonction du temps) | |||
| Moyenne | 0,68 | 0,80 | 0,88 |
| Médiane | 0,75 | 0,78 | 0,79 |
| p = 0,030 | p < 0,001 | ||
| Paramètres secondaires | |||
| Proportion de sujets obtenant une réponse clinique à la semaine 54 | n = 274 | n = 351 | n = 355 |
| ACR20 | 54 % | 62 % | 66 % |
| p = 0,028 | p = 0,001 | ||
| ACR50 | 32 % | 46 % | 50 % |
| p < 0,001 | p < 0,001 | ||
| ACR70 | 21 % | 33 % | 37 % |
| p = 0,002 | p < 0,001 | ||
| Modification des données radiographiques entre le début de l’étude et la semaine 54 | n = 226 | n = 306 | n = 306 |
| Cote de l’érosion | |||
| Moyenne | 2,97 | 0,31 | 0,07 |
| Médiane | 0,25 | 0,00 | 0,00 |
| p < 0,001 | p < 0,001 | ||
| Cote du pincement de l’interligne articulaire | |||
| Moyenne | 0,57 | 0,05 | 0,24 |
| Médiane | 0,00 | 0,00 | 0,00 |
| p < 0,001 | p = 0,130 | ||
| Patients dont la cote d’érosion = 0 au début de l’étude et à la semaine 54 | 58 % (23/40) | 78 % (39/50) | 79 % (38/48) |
| p = 0,037 | p = 0,028 | ||
| Infliximab pour injection + MTX | |||
| Patients répartis aléatoirement | Placebo + MTX | 3 mg/kg | 6 mg/kg |
| n = 282 | Toutes les 8 semaines n = 359 | Toutes les 8 semaines n = 363 | |
| Patients n’ayant aucune nouvelle érosion dans des articulations indemnes auparavant | 41 % (93/227) | 51 % (155/306) | 55 % (168/306) |
| p = 0,027 | p = 0,001 | ||
| Amélioration de la capacité fonctionnelle | n = 275 | n = 354 | n = 358 |
| Amélioration de la cote HAQ entre le début de l’étude et la semaine 54 (moyenne en fonction du temps) | |||
| Moyenne | 0,55 | 0,70 | 0,77 |
| Médiane | 0,57 | 0,64 | 0,76 |
| p < 0,001 | p < 0,001 | ||
| Variation de la composante physique du SF-36 entre le début de l’étude et la semaine 54 | |||
| Moyenne | 10,1 | 11,7 | 13,2 |
| Médiane | 8,9 | 10,9 | 11,8 |
| p = 0,099 | p = 0,003 | ||
Résultats des études
Réponse clinique
Après 54 semaines de traitement, les deux doses d’infliximab pour injection ont entraîné une plus grande réduction des signes et des symptômes, et ce, de façon statistiquement significative, que le MTX seul, comme en témoignait la proportion de patients ayant obtenu des réponses ACR20, ACR50 et ACR70. Dans les groupes où l’infliximab pour injection a été administré avec du MTX, 15 % des patients ont obtenu une réponse importante vs 8 % des patients traités par du MTX seul.
Réponse évaluée par radiographie
On disposait d’au moins deux clichés radiographiques évaluables pour plus de 90 % des patients. L’inhibition de la progression de l’atteinte structurale a été observée à la semaine 30 et à la semaine 54 dans les groupes traités par l’association infliximab pour injection + MTX, par comparaison aux patients n’ayant reçu que du MTX. L’association infliximab pour injection + MTX a arrêté la progression de l’atteinte articulaire chez 97 % des patients, vs 86 % pour le MTX seul. L’association infliximab pour injection + MTX par comparaison au MTX seul a également permis à une proportion de patients significativement plus grande de conserver des articulations indemnes d’érosion (79 % vs 58 %, respectivement). En outre, un nombre inférieur de patients (47 %) recevant l’association infliximab pour injection + MTX a présenté des érosions dans des articulations jusque-là indemnes par comparaison aux patients traités par MTX seul (59 %).
Réponse évaluée d’après la capacité fonctionnelle
Dans les deux groupes traités par de l’infliximab pour injection, l’amélioration de la cote HAQ par rapport à la valeur initiale (moyenne en fonction du temps) a été statistiquement et significativement plus importante au cours des 54 premières semaines par comparaison à celle du groupe MTX seul, soit 0,7 pour l’association infliximab pour injection + MTX vs 0,6 pour le MTX seul (p < 0,001). Aucune régression de la cote sommaire attribuée à la composante mentale du SF-36 n’a été relevée. Spondylarthrite ankylosante
Tableau 15 – Caractéristiques démographiques des patients ayant participé aux études sur la spondylarthrite ankylosante et méthode utilisée
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen (tranche) | Sexe et race n (%) |
| P01522 | Phase avec répartition aléatoire, à double insu et comparative contre placebo (du début de l’étude à la semaine 12) Phase sans insu, non comparative (de la semaine 12 à la semaine 54) | Phase A : infliximab pour injection (5 mg/kg) ou placebo administré par voie intraveineuse aux semaines 0, 2 et 6. Phase B : phase sans insu; infliximab pour injection administré par voie intraveineuse à raison de 5 mg/kg à la semaine 12, puis toutes les 6 semaines jusqu’à la semaine 54 | 70 | 39,5 (de 21 à 61 ans) | 46 hommes (66 %) 24 femmes (34 %) Race non précisée |
| C0168T51 (ASSERT) | Étude avec répartition aléatoire, à double insu, comparative contre placebo et multicentrique | Étape 1 : placebo (groupe 1) ou infliximab pour injection à 5 mg/kg (groupe 2) administré par voie intraveineuse aux semaines 0, 2, 6, 12 et 18 | 279 | 39,8 (de 18 à 74 ans) | Hommes : 225 (80,6 %) Femmes : 54 (19,4 %) |
Étape 2 : Groupe 1 : Perfusion d’infliximab pour injection à 5 mg/kg aux semaines 24, 26, 30 et toutes les 6 semaines par la suite jusqu’à la semaine96 Groupe 2 : Perfusion d’infliximab pour injection à 5 mg/kg toutes les 6 semaines jusqu’à la semaine 96; à compter de la semaine 36, si les patients du groupe 2 obtenaient un score BASDAI ≥ 3 lors de 2 visites consécutives, ils recevaient alors une perfusion d’infliximab pour injection à 7,5 mg/kg et continuaient par la suite à recevoir des perfusions d’infliximab pour injection à 7,5 mg/kg toutes les 6 semaines jusqu’à la semaine 96 | Blancs : 273 (97,8 %) Noirs : 2 (0,7 %) Asiatiques : 2 (0,7 %) Autres : 2 (0,7 %) |
L’innocuité et l’efficacité de l’infliximab pour injection ont été évaluées dans le cadre de 2 études multicentriques, à double insu et comparatives contre placebo menées auprès de sujets atteints de spondylarthrite ankylosante évolutive. (Le score selon le Bath Ankylosing Spondylitis Disease Activity Index [BASDAI] était ≥ 4 et la cote de la douleur rachidienne était ≥ 4 sur une échelle de 1 à 10.) Le plan de l’étude et les caractéristiques démographiques des sujets sont résumés au tableau 15. L’activité de la maladie a été mesurée selon les critères de réponse Ankylosing Spondilytis Assessment (ASAS) 20 et/ou selon le BASDAI. On a utilisé le Bath Ankylosing Spondylitis Functional Index (BASFI) pour évaluer la capacité fonctionnelle.
La première étude (P01522) a évalué l’infliximab pour injection chez 70 patients atteints de spondylarthrite ankylosante évolutive. Au cours de la phase à double insu de 3 mois, les sujets ont reçu soit l’infliximab pour injection à raison de 5 mg/kg, soit un placebo aux semaines 0, 2 et 6 (35 sujets dans chaque groupe). À la semaine 12, on a remplacé le placebo par l’infliximab pour injection chez les sujets du groupe témoin, pour que tous les sujets de l’étude reçoivent par la suite l’infliximab pour injection à raison de 5 mg/kg toutes les 6 semaines jusqu’à la semaine 54 de l’étude. Les résultats de cette étude ont été semblables à ceux obtenus dans le cadre de 8 autres études entreprises à l’initiative des investigateurs et ayant réuni 169 sujets atteints de spondylarthrite ankylosante évolutive. L’efficacité après 1 an a été évaluée à la semaine 54. Au total, 53 patients ont continué à participer à une phase de prolongation sans insu à long terme, de la semaine 54 à la semaine 102.
Dans la deuxième étude (ASSERT), 279 patients atteints de spondylarthrite ankylosante ont été répartis aléatoirement pour recevoir soit un placebo (78 patients, groupe 1), soit l’infliximab pour injection à 5 mg/kg (201 patients, groupe 2), aux semaines 0, 2, 6, 12 et 18. À la semaine 24, les patients qui recevaient le placebo ont changé de groupe pour recevoir de l’infliximab pour injection à 5 mg/kg aux semaines 24, 26 et 30, puis toutes les 6 semaines par la suite jusqu’à la semaine 96; les patients du groupe 2 ont continué à recevoir de l’infliximab pour injection à 5 mg/kg toutes les 6 semaines jusqu’à la semaine 96. À partir de la semaine 36 et jusqu’à la semaine 96, si un patient du groupe 2 obtenait une cote BASDAI ≥ 3 lors de 2 visites consécutives, ce patient recevait une perfusion d’infliximab pour injection à 7,5 mg/kg et continuait par la suite à recevoir des perfusions d’infliximab pour injection à 7,5 mg/kg toutes les 6 semaines jusqu’à la semaine 96. L’évaluation finale des patients avait lieu à la semaine 102.
Les données démographiques et les caractéristiques de la maladie au début des 2 études de phase III sont présentées au tableau 16.
Tableau 16 – Résumé des données démographiques et des caractéristiques de la maladie au début de l’étude
| ASSERT | P01522 | |||
| Placebo | Infliximab pour injection | Placebo | Infliximab pour injection | |
| Patients répartis aléatoirement | 78 | 201 | 35 | 35 |
| Sexe | ||||
| Hommes | 87,2 % | 78,1 % | 62,9 % | 68,6 % |
| Femmes | 12,8 % | 21,9 % | 37,1 % | 31,4 % |
| Âge médian (ans) | 41,0 | 40,0 | 38,0 | 40,0 |
| Durée médiane de la maladie (ans)a | 13,2b | 7,7b | 14,0 | 15,0 |
| Score BASDAI médian (de 0 à 10) | 6,5 | 6,6 | 6,3 | 6,5 |
| Score BASFI médian (de 0 à 10) | 6,0 | 5,7 | 5,1 | 5,2 |
Score de la composante physique | 30,1 | 28,8 | 28,9 | 30,1 |
| ASSERT | P01522 | |||
| Placebo | Infliximab pour injection | Placebo | Infliximab pour injection | |
| Patients répartis aléatoirement | 78 | 201 | 35 | 35 |
| Sexe | ||||
globale du questionnaire SF-36 | ||||
| Antigène HLA-B27c | ||||
| Positif | 88,5 % | 86,5 % | 85,7 % | 91,4 % |
| Négatif | 11,5 % | 13,5 % | 11,4 % | 8,6 % |
a. La durée de la maladie dans l’étude ASSERT correspondait à la durée depuis le diagnostic, et dans P01522, à la durée des symptômes.
b. La durée moyenne de la maladie dans l’étude ASSERT était de 11,9 ans pour le groupe placebo et de 10,1 ans pour le groupe infliximab pour injection.
c. Dans l’étude P01522, il manquait le résultat HLA-B27 du début de l’étude pour l’un des patients du groupe placebo.
Résultats des études
Le paramètre d’efficacité principal de l’étude P01522 était l’atténuation des signes et des symptômes de la maladie à la semaine 12, évaluée d’après le BASDAI. Le traitement avec l’infliximab pour injection a permis d’obtenir une amélioration significative, 57 % des sujets traités par ce médicament ayant présenté une diminution d’au moins 50 % du score BASDAI par rapport au début de l’étude, comparativement à 9 % des sujets recevant le placebo (p < 0,01). Cette amélioration a été observée à la semaine 2 et s’est maintenue jusqu’à la semaine 54 (figure 1). À la fin de la deuxième année de traitement, on observait une diminution d’au moins 50 % du score BASDAI chez 56,6 % des patients.
Figure 1 : Pourcentage de sujets ayant obtenu une amélioration d’au moins 50 % de l’indice BASDAI
Le paramètre d’efficacité principal de l’étude ASSERT était l’atténuation des signes et symptômes à la semaine 24 évaluée par l’ASAS. À la semaine 24, 61 % des patients du groupe infliximab pour injection ont obtenu une réponse ASAS 20 vs 19 % des patients du groupe placebo (p < 0,001). Une atténuation a été observée à la semaine 2 et s’est maintenue jusqu’à la semaine 24 (figure 2 et tableau 17). À la semaine 102, 73,9 % des patients du groupe infliximab pour injection ont obtenu une réponse ASAS 20.
Figure 2 : Proportion de sujets dans l’étude ASSERT obtenant une réponse ASAS 20 en fonction du temps jusqu’à la semaine 24 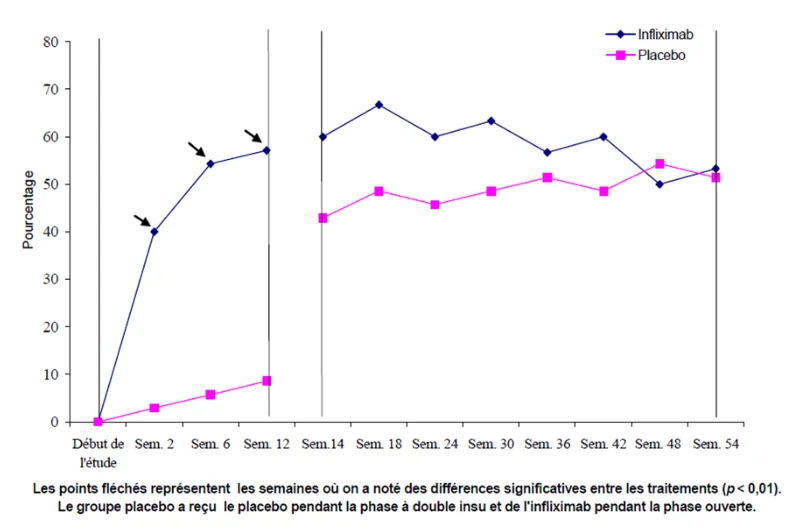
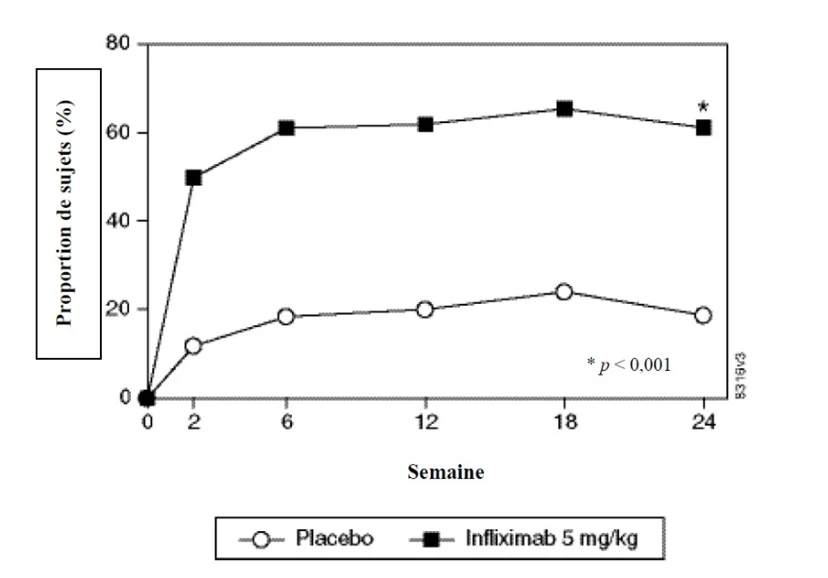
À 24 semaines, la proportion de patients chez qui on observait une atténuation de 50 % et de 70 % des signes et symptômes de la spondylarthrite ankylosante, mesurée selon les critères ASAS (réponse ASAS 50 et réponse ASAS 70), étaient respectivement de 44 % et de 28 % dans le groupe infliximab pour injection, et de 9 % et de 4 % dans le groupe placebo (p < 0,001, infliximab pour injection vs placebo). Une faible activité de la maladie (définie comme étant valeur < 20 [sur une échelle de 0 à 100 mm] pour chacun des 4 paramètres de réponse ASAS) a été observée chez 22 % des patients sous infliximab pour injection vs 1 % des patients du groupe placebo (p < 0,001).
Tableau 17 – Composantes de l’activité de la spondylarthrite ankylosante
| Placebo | Infliximab pour injection à 5 mg/kg | ||||
| (n = 78) | (n = 201) | ||||
| Début de l’étude | 24 semaines | Début de l’étude | 24 semaines | Valeur p | |
| Critères de réponse ASAS 20 (moyenne) | |||||
| Évaluation globale du patienta | 6,6 | 6,0 | 6,8 | 3,8 | < 0,001 |
Douleur rachidiennea | 7,3 | 6,5 | 7,6 | 4,0 | < 0,001 |
| BASFIb | 5,8 | 5,6 | 5,7 | 3,6 | < 0,001 |
| Inflammationc | 6,9 | 5,8 | 6,9 | 3,4 | < 0,001 |
| Signes biologiques de la phase aiguë | |||||
| Taux médian de PCRd (mg/dL) | 1,7 | 1,5 | 1,5 | 0,4 | < 0,001 |
| Mobilité rachidienne (cm, moyenne) | |||||
| Test de Schober modifiée | 4,0 | 5,0 | 4,3 | 4,4 | 0,75 |
| Expansion thoraciquee | 3,6 | 3,7 | 3,3 | 3,9 | 0,04 |
| Placebo | Infliximab pour injection à 5 mg/kg | ||||
| (n = 78) | (n = 201) | ||||
| Début de l’étude | 24 semaines | Début de l’étude | 24 semaines | Valeur p | |
| Distance tragus-mure | 17,3 | 17,4 | 16,9 | 15,7 | 0,02 |
| Flexion latéralee | 10,6 | 11,0 | 11,4 | 12,9 | 0,03 |
a. D’après une échelle visuelle analogique où 0 = aucune et 10 = sévère
b. Bath Ankylosing Spondylitis Functional Index (BASFI); moyenne de 10 questions
c. Inflammation, moyenne des 2 dernières questions sur les 6 questions du BASDAI
d. Valeur normale de la PCR (protéine C réactive) : 0 à 1,0 mg/dL
e. Valeurs normales de la mobilité rachidienne – Test de Schober modifié : > 4 cm; expansion thoracique : > 6 cm; distance tragus-mur : < 15 cm; flexion latérale du rachis : > 10 cm
Le BASFI a été utilisé pour évaluer la capacité fonctionnelle dans les deux études. Dans l’étude P01522, la variation moyenne (écart-type [É.T.]) du score BASFI à la semaine 12, par rapport aux valeurs initiales, était de −2,1 (1,6) chez les patients traités par l’infliximab pour injection, et de −0,1 (1,8) chez les patients du groupe placebo (p < 0,01). Dans l’étude ASSERT, la variation médiane (min.-max.) du score BASFI à la semaine 24, par rapport aux valeurs initiales, était de −1,7 (−8,7; 1,8) chez les patients traités par l’infliximab pour injection et de 0,0 (−5,9; 3,0) chez les patients du groupe placebo (p < 0,001). La variation moyenne (É.T.), par rapport aux valeurs initiales était de −2,1 (2,2) chez les patients traités par l’infliximab pour injection et de −0,2 (1,7) dans le groupe placebo. La variation moyenne (É.T.), par rapport aux valeurs initiales jusqu’à la semaine 102, chez les patients traités par l’infliximab pour injection était de −2,7 (2,2) dans l’étude ASSERT et de −2,1 (2,2) dans l’étude P01522.
Dans l’étude ASSERT, le nombre de patients ayant obtenu une amélioration ≥ 2 unités selon le BASFI a également été évalué. Dans le groupe traité par l’infliximab pour injection, on a observé une amélioration ≥ 2 unités par rapport aux valeurs initiales chez 47,5 % des patients à la semaine 24, comparativement à 13,3 % des patients du groupe placebo (p < 0,001). Dans le groupe sous infliximab pour injection, on a pu constater que 80,9 % (76/94) des sujets chez qui on avait observé une amélioration ≥ 2 unités à la semaine 24 présentaient également une amélioration ≥ 2 unités à la semaine 102.
Les résultats du BASFI sont validés par une analyse des cotes sommaires sur la capacité fonctionnelle (SF-36). Dans l’étude ASSERT, la variation médiane (min.-max.) à la semaine 24 des cotes sommaires sur la capacité fonctionnelle SF-36 par rapport aux valeurs initiales était de 10,2 (−8,5, 37,7) chez les patients sous infliximab pour injection, comparativement à 0,8 (−14,1, 21,8) dans le groupe placebo (p < 0,001). La variation moyenne (É.T.) par rapport aux valeurs initiales était de 10,8 (9,5) chez les patients sous infliximab pour injection, comparativement à 1,5 (7,0) dans le groupe placebo. Dans l’étude P01522, la variation moyenne (É.T.) des cotes sommaires sur la capacité fonctionnelle SF-36 à la semaine 12 par rapport aux valeurs initiales était de 10,3 (8,3) chez les patients sous infliximab pour injection, comparativement à −0,3 (8,3) dans le groupe placebo (p < 0,01). La variation moyenne (É.T.), par rapport aux valeurs initiales jusqu’à la semaine 102, chez les patients sous infliximab pour injection était de 12,5 (9,8) dans l’étude ASSERT et de 11,0 (10,4) dans l’étude P01522. Rhumatisme psoriasique
Tableau 18 – Résumé des données démographiques au début de l’étude; sujets répartis aléatoirement dans les études IMPACT et IMPACT 2
| IMPACT | IMPACT 2 | |||
| Placebo | 5 mg/kg | Placebo | 5 mg/kg | |
Sujets répartis aléatoirement | 52 | 52 | 100 | 100 |
| Sexe | ||||
| N | 52 | 52 | 100 | 100 |
| Hommes | 30 (57,7 %) | 30 (57,7 %) | 51 (51,0 %) | 71 (71,0 %) |
| Femmes | 22 (42,3 %) | 22 (42,3 %) | 49 (49,0 %) | 29 (29,0 %) |
| Race | ||||
| N | 100 | 100 | ||
| Blancs | s.o. | s.o. | 94 (94,0 %) | 95 (95,0 %) |
| Noirs | s.o. | s.o. | 3 (3,0 %) | 2 (2,0 %) |
| Asiatiques | s.o. | s.o. | 0 (0,0 %) | 3 (3,0 %) |
| Autres | s.o. | s.o. | 3 (3,0 %) | 0 (0,0 %) |
| Âge (ans) | ||||
| N | 52 | 52 | 100 | 100 |
| Moyenne ± É.T. | 45,2 ± 9,7 | 45,7 ± 11,1 | 46,5 ± 11,3 | 47,1 ± 12,8 |
| Médiane | 46,5 | 47,0 | 47,0 | 46,5 |
| Min.-max. | (26, 70) | (22, 72) | (24,0, 71,0) | (18,0, 80,0) |
| Poids (kg) | ||||
| N | 52 | 52 | 100 | 100 |
| Moyenne ± É.T. | 81,1 ± 16,0 | 82,9 ± 17,6 | 84,5 ± 20,3 | 87,9 ± 16,5 |
| Médiane | 81,2 | 81,0 | 81,9 | 86,8 |
| Min.-max. | (51, 115) | (49, 120) | (46,8, 175,0) | (56,3, 155,5) |
| Taille (cm) | ||||
| N | 48 | 45 | 99 | 100 |
| Moyenne ± É.T. | 170,8 ± 9,6 | 170,4 ± 9,4 | 169,3 ± 10,0 | 172,4 ± 9,4 |
| Médiane | 172,5 | 171,0 | 168,0 | 174,0 |
| Min.-max. | (149, 192) | (153, 190) | (145,0, 203,0) | (137,0, 193,0) |
L’innocuité et l’efficacité de l’infliximab pour injection ont été évaluées dans une étude (IMPACT 2) multicentrique, à double insu et comparative contre placebo menée auprès de 200 adultes atteints de rhumatisme psoriasique évolutif malgré un traitement par des antirhumatismaux modificateurs de la maladie ou par des AINS (≥ 5 articulations enflées et ≥ 5 articulations sensibles); les patients correspondaient au moins l’un des sous-types suivants : arthrite touchant les articulations interphalangiennes distales (n = 49), arthrite mutilante (n = 3), arthrite périphérique asymétrique (n = 40), arthrite polyarticulaire (n = 100) et spondylite accompagnée d’arthrite périphérique (n = 8). Les patients étaient également atteints de psoriasis en plaques avec une lésion cible d’admissibilité ≥ 2 cm de diamètre. Au total, 46 % des patients ont continué à prendre des doses stables de méthotrexate (≤ 25 mg/semaine). Au cours de la phase à double insu de 24 semaines, les patients recevaient soit 5 mg/kg d’infliximab pour injection, soit un placebo, aux semaines 0, 2, 6, 14 et 22 (100 patients dans chaque groupe). À la semaine 16, les patients du groupe placebo qui présentaient une amélioration inférieure à 10 % du nombre d’articulations enflées et d’articulations sensibles par rapport au début de l’étude passaient au traitement d’induction par l’infliximab pour injection (permutation précoce). À la semaine 24, tous les patients sous placebo passaient au traitement d’induction par l’infliximab pour injection. L’administration s’est poursuivie pour tous les patients jusqu’à la semaine 46. À la semaine 38, la dose d’infliximab pour injection passait à 10 mg/kg (augmentation de la dose) chez les patients qui avaient été affectés par randomisation au groupe infliximab pour injection et qui présentaient une amélioration inférieure à 20 % du nombre d’articulations enflées et sensibles réunies, par rapport au début de l’étude.
Les données démographiques des sujets des études IMPACT et IMPACT 2 sont résumées au tableau 18.
Résultats des études
Réponse clinique
Le traitement par l’infliximab pour injection a produit une atténuation des signes et des symptômes, évaluée d’après les critères de l’ACR : 58 % des patients traités par infliximab pour injection ont obtenu une réponse ACR20 à la semaine 14 comparativement à 11 % des patients du groupe placebo (p < 0,001). La réponse était similaire, que le MTX soit administré en concomitance ou non. Une amélioration a pu être notée dès la semaine 2. À 6 mois, 54 %, 41 % et 27 % des patients sous infliximab pour injection ont obtenu respectivement des réponses ACR20, ACR50 et ACR70, comparativement à 16 %, 4 % et 2 % des patients du groupe placebo. Des réponses similaires ont été observées chez les patients, pour chaque sous-type de rhumatisme psoriasique; cependant, peu de patients atteints d’arthrite mutilante et de spondylite accompagnée d’arthrite périphérique participaient à l’étude.
Par rapport au placebo, le traitement par l’infliximab pour injection a produit une amélioration des composantes des critères de réponse de l’ACR, ainsi qu’une atténuation de la dactylite et de l’enthésite (tableau 19). La réponse clinique persistait généralement jusqu’à la semaine 54; on a également noté des résultats positifs chez les sujets du groupe placebo qui sont passés à un traitement par l’infliximab pour injection après permutation.
Les résultats de cette étude ont été comparables à ceux obtenus antérieurement lors d’une étude multicentrique, à répartition aléatoire et comparative contre placebo (IMPACT) réunissant 104 patients atteints de rhumatisme psoriasique. Dans cette étude, l’atténuation des signes et des symptômes avait en général persisté jusqu’à la semaine 98 dans le sous-ensemble de patients qui avait participé à la phase sans insu de prolongation d’un an.
Tableau 19 – Composantes de l’ACR20 – Pourcentage de patients atteints de dactylite dans au moins une articulation et pourcentage de patients présentant une enthésite au début de l’étude et aux semaines 24 et 54
Placebo ➔ Infliximab pour injection à 5 mg/kga (n = 100) | Infliximab pour injection à 5 mg/kg (n = 100) | |||||
| Sujets répartis aléatoirement | Début de l’étude | Semaine 24 | Semaine 54 | Début de l’étude | Semaine 24b | Semaine 54 |
| Nbre de patients | 100 | 100 | 91 | 100 | 100 | 100 |
Paramètre (valeurs médianes)
| Nbre d’articulations sensiblesc | 24 | 20 | 8 | 20 | 6 | 7 |
| Nbre d’articulations enfléesd | 12 | 9 | 3 | 12 | 3 | 3 |
| Douleure | 6,4 | 5,6 | 2,0 | 5,9 | 2,6 | 2,6 |
| Évaluation générale (par le médecin)e | 6,0 | 4,5 | 1,1 | 5,6 | 1,5 | 1,1 |
| Évaluation (générale par le patient)e | 6,1 | 5,0 | 2,5 | 5,9 | 2,5 | 2,8 |
| Indice d’incapacité (HAQ-DI)f | 1,1 | 1,1 | 0,5 | 1,1 | 0,5 | 0,5 |
| Taux de protéine C réactive (mg/dL)g | 1,2 | 0,9 | 0,5 | 1,0 | 0,4 | 0,4 |
| % de patients atteints de dactylite dans au moins un doigt | 41 | 33 | 15 | 40 | 15 | 16 |
| % de patients présentant une enthésite | 35 | 36 | 20 | 42 | 22 | 21 |
a. Sujets du groupe placebo qui sont passés à l’infliximab pour injection à la semaine 24 après permutation b. p < 0,001 pour le pourcentage de variation – par rapport au début de l’étude – de toutes les composantes de l’ACR20 à la semaine 24, p < 0,05 pour le pourcentage de patients atteints de dactylite et p = 0,004 pour le pourcentage de patients présentant une enthésite à la semaine 24
c. Échelle : de 0 à 68
d. Échelle : de 0 à 66
e. Échelle visuelle analogique (0 =le meilleur score, 10 = le pire score)
f. Questionnaire d’évaluation de l’état de santé – Évaluation de 8 paramètres, à savoir la capacité de s’habiller et de faire sa toilette, de se lever, de manger, de marcher, d’avoir une bonne hygiène, de faire des mouvements d’extension, de saisir des objets et de vaquer à ses activités (0 = très facile, 3 = très difficile) g. Valeurs extrêmes normales : de 0 à 0,6 mg/dL
À la semaine 14, une amélioration de l’indice d’activité et de gravité du psoriasis (PASI : Psoriasis Area and Severity Index) a été notée chez les patients dont la surface corporelle était couverte à ≥ 3 % de lésions psoriasiques au début de l’étude (n = 87 dans le groupe placebo, n = 83 dans le groupe infliximab pour injection), indépendamment de l’utilisation concomitante de méthotrexate : 64 % des patients sous infliximab pour injection ont connu une amélioration d’au moins 75 % par rapport au début de l’étude comparativement à 2 % des patients sous placebo. L’amélioration a pu être observée dès la semaine 2. À 6 mois, 60 % et 39 % des patients traités par l’infliximab pour injection ont obtenu respectivement une réponse PASI 75 et PASI 90, comparativement à 1 % et à 0 % des patients du groupe placebo. La réponse PASI a généralement persisté jusqu’à la semaine 54; on a également noté des résultats positifs chez les sujets du groupe placebo qui sont passés à un traitement par l’infliximab pour injection après permutation.
D’après une analyse a posteriori de la réponse clinique importante (définie comme l’obtention d’une réponse ACR70 à toutes les visites sur une période continue de 24 semaines durant l’étude) réalisée dans le cadre des études IMPACT 2 et IMPACT, 12,1 % des patients traités avec l’infliximab pour injection ont obtenu une réponse clinique importante à la semaine 54. Vu la brièveté de la prise du placebo (24 semaines ou moins), on a considéré que les patients du groupe placebo avaient une réponse clinique importante s’ils obtenaient une réponse ACR70 lors de la dernière visite sous placebo. Au total, 2 % des patients du groupe placebo ont obtenu une réponse ACR70 à la dernière visite avant de recevoir l’infliximab pour injection (p = 0,006).
Dans l’étude IMPACT, 30,8 % des patients assignés au début de l’étude au groupe infliximab pour injection ont obtenu une réponse clinique importante au cours des 2 ans qu’a duré l’étude. Par contre, 0,0 % des patients du groupe placebo ont obtenu une réponse ACR70 lors de la dernière visite avant de passer à un traitement par l’infliximab pour injection (p < 0,001).
Réponse évaluée par radiographie
L’atteinte structurale des pieds et des mains a été évaluée par radiographie d’après la variation de la cote van der Heijde-Sharp (vdH-S) – modifiée par l’ajout des articulations interphalangiennes distales – comparativement à la valeur initiale; cette cote composite permet de déterminer l’atteinte structurale en mesurant le nombre d’érosions osseuses et leur étendue ainsi que le degré de pincement de l’interligne articulaire dans les mains et les pieds. Le tableau 20 présente un résumé des variations moyennes et médianes de la cote aux semaines 24 et 54. Les différences observées à la semaine 24 quant aux variations moyennes dénotaient une progression nettement plus importante de l’atteinte structurale dans le groupe placebo (moyenne = 0,82 vs la cote totale) que dans le groupe infliximab pour injection (moyenne = −0,70 vs la cote totale). La variation médiane par rapport à la cote de départ était de 0,00 dans les deux groupes de traitement. Dans l’ensemble, les différences entre les groupes se sont révélées statistiquement significatives pour la cote totale (p < 0,001) ainsi que pour les composantes érosion (p < 0,001) et pincement de l’interligne articulaire (p = 0,013).
On continuait à noter une inhibition de la progression de l’atteinte structurale à la semaine 54 chez les patients traités par l’infliximab pour injection (variation moyenne de la cote totale vs la valeur initiale = −0,94; p = 0,001). Une amélioration a également été constatée dans le groupe placebo après la permutation au traitement par l’infliximab pour injection, comme en témoignait une diminution de la cote vdH-S modifiée totale, qui est passée de 0,82 à la semaine 24 à 0,53 à la semaine 54. Les différences entre les groupes étaient également statistiquement significatives pour les composantes érosion (p < 0,001) et pincement de l’interligne articulaire (p = 0,047).
Tableau 20 – Réponse évaluée par radiographie aux semaines 24 et 54
Placebo ➔ Infliximab pour injection à 5 mg/kga | Infliximab pour injection à 5 mg/kg | |
| Sujets répartis aléatoirement | 100 | 100 |
| Variation entre le début de l’étude et la semaine 24 | ||
| Cote vdH-S modifiée totale | ||
| n | 100 | 100 |
| Moyenne ± É.T. | 0,82 ± 2,62 | −0,70 ± 2,53 |
| Médiane | 0,00 | 0,00 |
| Écart interquartile | (0,00, 0,50) | (−0,80, 0,00) |
| Min.-max. | (−4,50, 12,68) | (−15,00, 4,00) |
| Valeur p | < 0,001 | |
| Cote de l’érosion | ||
| n | 100 | 100 |
| Moyenne ± É.T. | 0,51 ± 1,68 | −0,56 ± 2,09 |
| Médiane | 0,00 | 0,00 |
| Écart interquartile | (0,00, 0,50) | (−0,51, 0,00) |
| Min.-max. | (−3,00, 9,00) | (−12,00, 3,00) |
| Valeur p | < 0,001 | |
| Cote du pincement de l’interligne articulaire | ||
| n | 100 | 100 |
| Moyenne ± É.T. | 0,31 ± 1,29 | −0,14 ± 0,81 |
| Médiane | 0,00 | 0,00 |
| Écart interquartile | (0,00, 0,00) | (0,00, 0,00) |
| Min.-max. | (−2,50, 9,51) | (−4,00, 2,50) |
| Valeur p | 0,013 | |
| Variation entre le début de l’étude et la semaine 54 | ||
| Cote vdH-S modifiée totale | ||
| n | 100 | 100 |
| Moyenne ± É.T. | 0,53 ± 2,60 | −0,94 ± 3,40 |
| Médiane | 0,00 | 0,00 |
| Écart interquartile | (0,00, 0,00) | (−0,50, 0,00) |
| Min.-max. | (−6,13, 12,12) | (−29,00, 3,00) |
| Valeur p | 0,001 | |
| Cote d’érosion | ||
| n | 100 | 100 |
| Moyenne ± É.T. | 0,42 ± 2,02 | −0,61 ± 2,16 |
| Médiane | 0,00 | 0,00 |
| Écart interquartile | (0,00, 0,00) | (−0,50, 0,00) |
| Min.-max. | (−3,81, 12,12) | (−18,00, 2,00) |
| Valeur p | < 0,001 | |
| Cote du pincement de l’interligne articulaire | ||
Placebo ➔ Infliximab pour injection à 5 mg/kga | Infliximab pour injection à 5 mg/kg | |
| Sujets répartis aléatoirement | 100 | 100 |
| n | 100 | 100 |
| Moyenne ± É.T. | 0,11 ± 0,97 | −0,33 ± 1,37 |
| Médiane | 0,00 | 0,00 |
| Écart interquartile | (0,00, 0,00) | (0,00, 0,00) |
| Min.-max. | (−3,00, 6,01) | (−11,00, 1,00) |
| Valeur p | 0,047 |
a. Sujets sous placebo qui sont passés à l’infliximab pour injection à la semaine 24, après permutation
La progression radiographique était définie par une variation défavorable de la cote vdH-S (par rapport à la valeur de départ) supérieure au plus faible changement décelable à la semaine 24. Le paramètre du plus faible changement décelable rend compte des variations dépassant l’erreur de mesure. Une progression radiographique a été observée chez une proportion plus importante de patients dans le groupe placebo (12,0 %) que dans le groupe infliximab pour injection (3,0 %; p = 0,017). On a également constaté des différences significatives en faveur de l’infliximab pour injection entre les groupes de traitement pour ce qui est de la progression radiographique basée sur les cotes d’érosion (12,0 % des patients du groupe placebo vs 2,0 % des patients traités par l’infliximab pour injection; p = 0,006) et sur le pincement de l’interligne articulaire (11,0 % vs 1,0 %; p = 0,003).
En plus d’une analyse de la variation de la cote vdH-S et pour confirmer le bienfait thérapeutique mis en évidence par les clichés radiographiques de chaque patient, on a procédé pour un sous-groupe de patients à une évaluation radiographique se basant sur le jugement clinique du radiologue plutôt que sur un système de notation détaillé.
Dans l’étude IMPACT, toutes les observations radiographiques d’atteinte structurale ont été mises en évidence à la semaine 50 chez des patients pour qui on avait les mêmes clichés des mains et des pieds pris au début de l’étude et à la semaine 50. Bien qu’il n’y ait eu aucune évaluation radiographique à la fin de la période comparative avec placebo, les données de l’étude IMPACT – c’est-à-dire la variation de la cote vdH-S modifiée totale – n’ont montré aucune progression radiographique entre le début de l’étude et la semaine 50 dans l’un ou l’autre groupe de traitement.
Capacité fonctionnelle
Chez les patients traités par l’infliximab pour injection, on a noté une amélioration de la capacité fonctionnelle objectivée par la cote HAQ (pourcentage médian d’amélioration de la cote HAQ entre le début de l’étude et les semaines 14 et 24 : 42,9 % pour les patients traités par l’infliximab pour injection vs 0,0 % pour les patients du groupe placebo, p < 0,001). La cote HAQ médiane au début du traitement était de 1,1 dans chaque groupe. Ces réponses ont persisté jusqu’à la semaine 54 chez les patients traités par l’infliximab pour injection et des résultats positifs ont été observés chez les sujets du groupe placebo qui sont passés à l’infliximab pour injection après permutation.
Le traitement par l’infliximab pour injection entraîne une réponse d’importance clinique d’après les cotes HAQ. Au cours du volet comparatif contre placebo de l’essai (d’une durée de 24 semaines), 54,0 % des patients traités par l’infliximab pour injection ont obtenu une réduction de la cote HAQ ≥ 0,3 point comparativement à 22 % des patients du groupe placebo (p < 0,001). Cette réponse a persisté jusqu’à la semaine 54. Parmi les patients traités par l’infliximab pour injection qui ont montré une réduction de la cote HAQ > 0,3 à la semaine 14, 74,1 % ont pu maintenir cette réduction jusqu’à la semaine 54. Plus de 90 % des patients sous infliximab pour injection qui avaient montré une réduction de la cote HAQ > 0,3 aux semaines 14 et 24 ont pu maintenir cette réponse jusqu’à la semaine 54.
Lors de l’étude IMPACT, réalisée auprès de 104 patients atteints de rhumatisme psoriasique, plus de 84 % des patients traités par l’infliximab pour injection qui avaient obtenu une réduction de la cote HAQ ≥ 0,3 point au terme de la première année et qui avaient décidé de participer à la période de prolongation de 1 an ont pu maintenir leur réponse jusqu’à la semaine 98.
Chez les patients traités par l’infliximab pour injection, on a également noté une amélioration de la qualité de vie liée à la santé, évaluée à partir des scores du sommaire des composantes physique et mentale de la cote SF-36 (variation médiane entre le début de l’étude et la semaine 14 s’élevant respectivement à 8,7 et à 2,1 pour les patients traités par l’infliximab pour injection comparativement à 1,0 et à 0,5 pour les patients du groupe placebo). Les scores médians du sommaire de la composante physique au début de l’étude étaient respectivement de 32,5 et de 29,8 chez les patients sous infliximab pour injection et chez les patients sous placebo; les scores médians respectifs du sommaire de la composante mentale étaient de 47,0 et de 49,7 chez les patients sous infliximab pour injection et sous placebo. Ces réponses ont persisté jusqu’à la semaine 54 chez les patients traités par l’infliximab pour injection et on a également noté des résultats positifs chez les sujets du groupe placebo qui sont passés à l’infliximab pour injection après permutation.
Maladie de Crohn évolutive
Tableau 21 – Résumé des données démographiques des patients ayant participé aux études cliniques sur la maladie de Crohn
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen (tranche) | Sexe et race n (%) |
| T16 | Étude à répartition aléatoire, à double insu, comparative contre placebo et à dose unique | Dose unique de 5, 10 ou 20 mg/kg d’infliximab pour injection ou de placebo administré par voie intraveineuse | 108 | 37,7 (de 20 à 65 ans) | Hommes : 55 (51 %) Femmes : 53 (49 %) Blancs : 108 (100 %) |
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen (tranche) | Sexe et race n (%) |
T21 (ACCENT I) | Étude à répartition aléatoire, à double insu et comparative contre placebo | Traitement d’induction : Infliximab pour injection à 5 mg/kg administré par voie intraveineuse à la semaine 0 Traitement d’entretien : Placebo administré aux semaines 2 et 6, puis toutes les 8 semaines jusqu’à la semaine 46 Infliximab pour injection à 5 mg/kg administré aux semaines 2 et 6, puis toutes les 8 semaines jusqu’à la semaine 46 Infliximab pour injection à 5 mg/kg administré aux semaines 2 et 6, puis infliximab à 10 mg/kg toutes les 8 semaines jusqu’à la semaine 46 | 573 patients répartis aléatoirement 580 inscrits | 37 (de 18 à 76 ans) | Hommes : 239 (42 %) Femmes : 334 (58 %) Blancs : 549 (96 %) Noirs : 12 (2 %) Asiatiques : 5 (1 %) Autres : 7 (1 %) |
T67 (SONIC) | Étude de phase IIIb, multicentrique, à répartition aléatoire, à double insu et comparative contre un agent actif | Groupe I : perfusions de placebo administrées aux semaines 0, 2 et 6, puis toutes les 8 semaines et AZA administré quotidiennement (2,5 mg/kg) Groupe II : perfusions d’infliximab pour injection (5 mg/kg) administrées aux semaines 0, 2 et 6, puis toutes les 8 semaines et placebo administré quotidiennement Groupe III : perfusions d’infliximab pour injection (5 mg/kg) administrées aux semaines 0, 2 et 6, puis toutes les 8 semaines et AZA administré quotidiennement (2,5 mg/kg) | Étude principale (sujets admis/ayant terminé l’étude) : 508/318 Groupe I : 170/86 Groupe II : 169/111 Groupe III : 169/121 Phase de prolongation : (sujets admis/ayant terminé l’étude) : Groupe I : 75/67 Groupe II : 97/85 Groupe III : 108/90 | Étude principale : 36,3 (de 18 à 80 ans) Phase de prolongation : 36,9 (de 18 à 80 ans) | Étude principale : Hommes : 262 (52 %) Femmes : 246 (48 %) Blancs : 435 (92,8 %) Noirs : 21 (4,5 %) Asiatiques : 2 (0,4 %) Autres : 11 (2,3 %) |
L’innocuité et l’efficacité de doses uniques et de doses multiples de l’infliximab pour injection ont été évaluées dans deux études cliniques à répartition aléatoire, à double insu et comparatives contre placebo menées auprès d’adultes atteints de maladie de Crohn évolutive modérée ou sévère (indice d’activité de la maladie de Crohn [CDAI] de 220 et de 400). Les sujets qui prenaient des aminosalicylés, des corticostéroïdes et/ou des immunomodulateurs pouvaient participer à ces études. L’innocuité et l’efficacité de l’infliximab pour injection ont également été évaluées dans une étude clinique à répartition aléatoire, à double insu et comparative contre un agent actif (étude SONIC) menée auprès d’adultes atteints de maladie de Crohn modérée à sévère (CDAI ≥ 220 et ≤ 450) qui n’avaient jamais reçu d’immunomodulateurs. Un résumé de la méthode utilisée et des caractéristiques démographiques des sujets de ces trois études est présenté au tableau 21.
Résultats des études
Lors de l’essai portant sur l’administration d’une dose unique chez 108 patients (T16), 16 % des patients sous placebo ont obtenu une réponse clinique (se traduisant par une diminution du CDAI de 70 points) à la semaine 4, comparativement à 81 % des patients sous infliximab pour injection à 5 mg/kg (p < 0,001). En outre, 4 % des patients sous placebo et 48 % des patients sous infliximab pour injection ont présenté une rémission clinique (CDAI < 150) à la semaine 4 (tableau 22).
Tableau 22 – Nombre de patients ayant obtenu une réponse clinique ou une rémission clinique à la semaine 4 après l’administration d’une seule perfusion intraveineuse
| Paramètre | Placebo | Infliximab pour injection à 5 mg/kg | Valeur pa |
| Nombre de patients ayant montré une réponse cliniqueb | 4/25 (16 %) | 22/27 (81 %) | < 0,001 |
| Nombre de patients ayant présenté une rémission cliniquec | 1/25 (4 %) | 13/27 (48 %) | < 0,01 |
a. valeur bilatérale obtenue au test exact de Fisher
b. réduction de 70 points du CDAI
c. réduction du CDAI sous la barre des 150 points
Dans un essai portant sur l’administration de doses multiples (ACCENT I), 580 patients ont reçu une dose d’infliximab pour injection de 5 mg/kg à la semaine 0. Les patients qui, selon l’évaluation de l’investigateur, obtenaient une réponse clinique (diminution du CDAI d’au moins 25 % et d’au moins 70 points) à la semaine 2 étaient répartis aléatoirement entre trois groupes pour le traitement d’entretien. Le premier groupe a reçu un placebo aux semaines 2 et 6, puis toutes les 8 semaines. Le deuxième a reçu 5 mg/kg d’infliximab pour injection aux semaines 2 et 6, puis toutes les 8 semaines. Le troisième a reçu 5 mg/kg d’infliximab pour injection aux semaines 2 et 6, puis 10 mg/kg d’infliximab pour injection toutes les 8 semaines. Les deux principaux paramètres d’évaluation étaient la proportion de patients en rémission clinique (CDAI < 150) à la semaine 30 ainsi que la durée de la réponse (temps écoulé avant la perte de réponse) sur 54 semaines. On pouvait commencer à diminuer la dose de corticostéroïdes après la semaine 6. Les résultats obtenus pour les deux paramètres principaux et les paramètres secondaires clés sont résumés au tableau 23.
Tableau 23 – Résultats d’efficacité de l’étude T21 (ACCENT I) sur la maladie de Crohn évolutive – Patients répartis aléatoirement en tant que répondeurs
| Paramètres | Traitement d’entretien par infliximab pour injection | |||
| Placebo | 5 mg/kg | 10 mg/kg | Regroupés | |
| Nombre de patients ayant obtenu une rémission cliniquea à la semaine 30 | 23/110 (21 %) | 44/113 (39 %) p = 0,003 | 50/112 (45 %) p < 0,001 | 94/225 (42 %) p < 0,001 |
| Temps médian écoulé avant la perte de réponseb sur 54 semaines | 19 | 38 p = 0,002 | > 54 p < 0,001 | 46 p < 0,001 |
| Variation médiane de la cote IBDQ entre le début de l’étude et la semaine 30 | 12 | 24 p = 0,015 | 30 p = 0,001 | 28 p = 0,001 |
| Proportion de patients en rémission cliniquea et ne recevant pas de corticostéroïdes à la semaine 30 (patients qui n’en recevaient pas au début de l’étude) | 6/56 (11 %) | 18/58 (31 %) p = 0,008 | 21/57 (37 %) p = 0,001 | 39/115 (34 %) p = 0,001 |
a. réduction du CDAI sous la barre des 150 points
b. réduction du CDAI de plus de 25 % et de plus de 70 points
À la semaine 2, 58 % (335) des 573 patients répartis aléatoirement ont été déclarés par l’investigateur comme affichant une réponse clinique. À la semaine 30, une proportion significativement plus élevée de patients recevant 5 mg/kg ou 10 mg/kg d’infliximab pour injection étaient en rémission clinique par comparaison aux patients du groupe placebo (figure 3). Des résultats similaires ont été observés à la semaine 54. Par ailleurs, le temps écoulé avant la disparition de la réponse était significativement plus long chez les patients sous infliximab pour injection que chez les patients du groupe placebo (p < 0,001). En effet, le temps médian écoulé avant la perte de réponse était de 46 semaines pour le groupe infliximab pour injection combiné, contre 19 semaines pour le groupe placebo. Au total, 89 % (50/56) des patients qui recevaient 5 mg/kg d’infliximab pour injection toutes les 8 semaines et dont la réponse clinique avait disparu ont répondu à une perfusion d’infliximab pour injection à 10 mg/kg.
Figure 3 : Proportion de patients en rémission clinique (CDAI < 150) à la semaine 30. Les patients comprenaient tous ceux soumis à la répartition aléatoire en tant que répondeurs
L’amélioration de la qualité de vie liée à la santé a été évaluée en utilisant le questionnaire abrégé sur 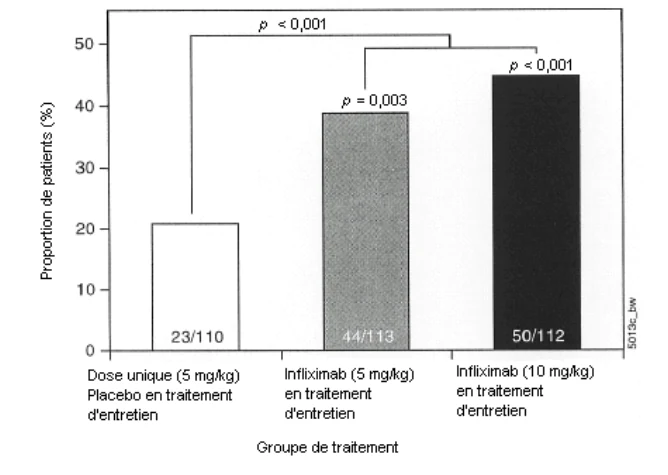 l’état de santé (SF-36) et le questionnaire sur les maladies inflammatoires de l’intestin (IBDQ). À la semaine 30, l’amélioration médiane de la cote IBDQ par rapport au début de l’étude était significativement plus importante dans les groupes d’entretien recevant de l’infliximab pour injection à raison de 5 mg/kg (p = 0,015) ou de 10 mg/kg (p = 0,001) que dans le groupe d’entretien sous placebo. Des résultats similaires ont été obtenus à la semaine 54.
Comme le montre la figure 4, la proportion de patients sous corticothérapie au début de l’étude qui affichaient une rémission clinique et ne recevaient plus de corticostéroïdes à la semaine 30 a atteint 31 % dans le groupe infliximab pour injection à 5 mg/kg et 37 % dans le groupe infliximab à 10 mg/kg comparativement à 11 % chez les patients du groupe placebo (p = 0,008 et p = 0,001 pour les groupes recevant 5 mg/kg et 10 mg/kg d’infliximab pour injection, respectivement). À la semaine 22, la dose médiane de corticostéroïdes (20 mg/jour au début de l’étude) avait été ramenée à 10 mg par jour dans le groupe placebo. Cette dose quotidienne avait été réduite jusqu’à atteindre 0 mg par jour dans les groupes infliximab pour injection, ce qui signifie qu’au moins 50 % de ces patients avaient pu abandonner leur corticothérapie. Des résultats similaires ont été obtenus à la semaine 54.
Figure 4 : Proportion de patients en rémission clinique (CDAI < 150) et ne prenant pas de corticostéroïdes à la semaine 30. Les patients comprenaient tous ceux qui avaient été soumis à la répartition aléatoire en tant que répondeurs
Dans un sous-groupe de patients qui étaient atteints d’ulcérations de la muqueuse au début de l’étude et qui ont participé au volet endoscopique de l’étude, 10 des 32 patients du groupe infliximab ont présenté, à la semaine 10, une cicatrisation de la muqueuse visible à l’endoscopie, contre aucun des 17 patients du groupe placebo. À la semaine 54, la cicatrisation s’était maintenue chez 7 de ces 19 patients.
L’innocuité et l’efficacité de l’infliximab pour injection ont été évaluées dans une étude répartition aléatoire et à double insu d’une durée de 30 semaines (essai SONIC) menée auprès de 508 adultes atteints de maladie de Crohn modérée à sévère (CDAI ≥ 220 et ≤ 450) qui n’avaient jamais reçu d’agents biologiques ni d’immunomodulateurs, tels que l’azathioprine (AZA). Dans cette étude, l’infliximab pour injection pouvait être administré selon deux schémas thérapeutiques différents : soit 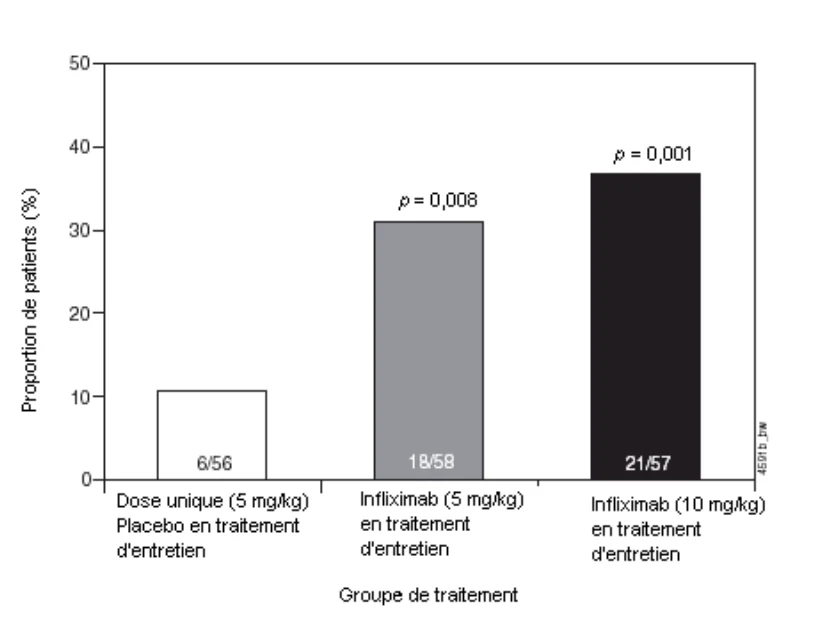 comme traitement d’association (infliximab pour injection à 5 mg/kg administré aux semaines 0, 2 et 6, puis toutes les 8 semaines, plus l’agent de comparaison [azathioprine (AZA) à 2,5 mg/kg administrée quotidiennement]), soit en monothérapie (infliximab pour injection à 5 mg/kg aux semaines 0, 2 et 6, puis toutes les 8 semaines, plus un placebo en capsules). Ces deux schémas thérapeutiques ont été comparés à l’administration de l’agent de comparaison en monothérapie [azathioprine (AZA) à 2,5 mg/kg par jour]). Parmi les 318 patients soumis à la répartition aléatoire qui avaient poursuivi l’étude jusqu’à la semaine 30, 280 ont ensuite participé à une phase de prolongation à double insu qui visait à évaluer l’efficacité et l’innocuité à long terme de l’infliximab pour injection et/ou de l’AZA jusqu’à la semaine 54. Les patients pouvaient prendre des corticostéroїdes et/ou des aminosalicylés en concomitance; 42 % et 54 % des patients, respectivement, prenaient ces types de médicaments au début de l’étude.
À la semaine 26, une proportion significativement plus importante de patients recevant l’infliximab pour injection en traitement d’association ou en monothérapie ont présenté une rémission clinique sans prise de corticostéroїdes, soit le paramètre principal de l’étude (défini par le nombre de patients en rémission clinique [CDAI < 150] qui ne prenaient pas de corticostéroїdes systémiques par voie orale [prednisone ou l’équivalent] depuis au moins 3 semaines et qui ne prenaient pas de budésonide à une dose > 6 mg/jour depuis au moins 3 semaines), et ce, par comparaison aux patients recevant de l’AZA en monothérapie (figure 5).
Figure 5 : Proportion de patients en rémission clinique à la semaine 26 sans prise de corticostéroїdes
- Ensemble des patients de l’étude SONIC soumis à la répartition aléatoire
À la semaine 50, 35 % (p = 0,028) des patients du groupe infliximab pour injection en monothérapie et 46 % (p < 0,001) des patients du groupe infliximab pour injection administré en traitement d’association étaient en rémission clinique sans prise de corticostéroїdes, comparativement à 24 % des 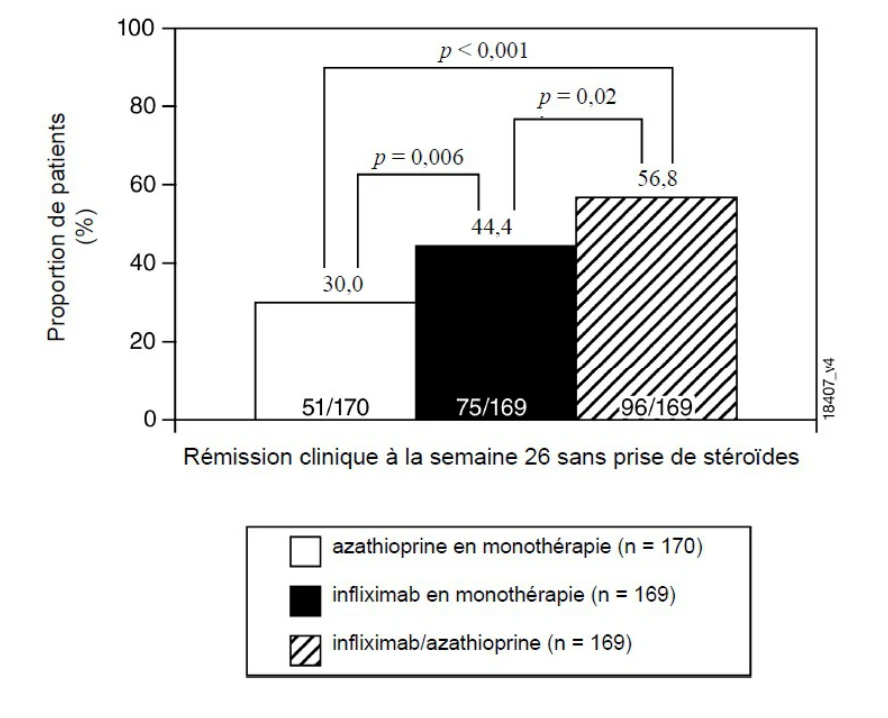 patients assignés au groupe AZA en monothérapie9. Aux semaines 26 et 50, un nombre comparable de patients ne prenaient pas de corticostéroїdes depuis ≥ 3 semaines dans les trois groupes de traitement.
Parmi les 508 patients de l’étude SONIC soumis à la répartition aléatoire, 309 présentaient des ulcérations de la muqueuse au début de l’étude (selon la vidéo-endoscopie). Parmi ces patients, un nombre significativement plus grand de patients recevant l’infliximab pour injection en traitement d’association ont présenté une cicatrisation de la muqueuse (définie par l’absence complète d’ulcérations de la muqueuse du côlon et de l’iléon terminal, tel qu’évaluée par vidéo-endoscopie) à la semaine 26 par comparaison au groupe AZA en monothérapie (43,9 % : 47/107 vs 16,5 % : 18/109; p < 0,001). De même, un plus grand nombre de patients recevant l’infliximab pour injection en monothérapie que de patients recevant l’AZA en monothérapie ont présenté une cicatrisation de la muqueuse (30,1 %; 28/93 vs 16,5 %; 18/109; p = 0,02).
Maladie de Crohn avec fistulisation
Tableau 24 – Résumé des données démographiques des patients ayant participé aux études cliniques sur la maladie de Crohn avec fistulisation
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen (tranche) | Sexe |
| T20 | Étude à répartition aléatoire, à double insu et comparative contre placebo | Infliximab pour injection à 5 mg/kg, à 10 mg/kg ou placebo administré par voie intraveineuse aux semaines 0, 2 et 6 | 94 | 37 (de 18 à 63 ans) | 47 % d’hommes 53 % de femmes |
| ACCENT II | Étude à répartition aléatoire, à double insu et comparative contre placebo | Infliximab pour injection à 5 mg/kg administré par voie intraveineuse aux semaines 0, 2 et 6, suivi de doses d’entretien d’infliximab pour injection à 5 mg/kg ou de placebo toutes les 8 semaines jusqu’à la semaine 46 | 306 | 39 (de 18 à 78 ans) | 51 % d’hommes 49 % de femmes |
L’innocuité et l’efficacité de l’infliximab pour injection ont été évaluées au cours de deux études à répartition aléatoire, à double insu et comparative contre placebo. Ces études, T20 et T26 (ACCENT II), ont été effectuées chez des patients atteints de maladie de Crohn avec fistulisation qui présentaient
9 Lors de la vérification du taux global d’erreur de type I de 0,05 au moyen de la méthode des comparaisons multiples de Bonferroni, la valeur p considérée comme étant statistiquement significative a été établie à 0,008 (test bilatéral). des fistules depuis au moins 3 mois. La prise concomitante de doses stables de corticostéroïdes, d’acide 5-aminosalicylique (5-AAS), d’antibiotiques, de méthotrexate (MTX), de 6-mercaptopurine (6-MP) et/ou d’azathioprine (AZA) était permise.
Le tableau 24 résume les caractéristiques démographiques des patients ayant participé à ces études, ainsi que la méthode utilisée. Les patients pouvaient être recrutés dans l’étude ACCENT II s’ils présentaient des fistules rectovaginales, de même que des fistules entérocutanées productives (périanales ou abdominales). À la semaine 14 de l’étude ACCENT II, les patients dont les fistules avaient répondu favorablement au traitement (réduction d’au moins 50 % du nombre de fistules productives par rapport au début de l’étude) aux semaines 10 et 14 du traitement ont été séparés des patients non répondeurs, puis répartis aléatoirement entre deux groupes pour recevoir soit un placebo, soit une dose d’entretien de 5 mg/kg d’infliximab pour injection la semaine 14, puis toutes les 8 semaines jusqu’à la semaine 46.
Résultats des études
Le tableau 25 présente les résultats obtenus lors de l’étude T20 pour ce qui est des paramètres d’évaluation principal et secondaire. Ajoutons que le temps médian écoulé avant l’apparition d’une réponse clinique et la durée médiane de la réponse enregistrés chez les patients sous infliximab pour injection ont été respectivement de 2 et de 12 semaines.
Tableau 25 – Résultats de l’étude T20 sur la maladie de Crohn avec fistulisationa
| Placebo | Infliximab pour injection | |
| Paramètre d’évaluation principal | ||
| Réduction, par rapport au début de l’étude, d’au moins 50 % du nombre de fistules productives pendant au moins 2 visites consécutives | 8/31 (26 %) | 5 mg/kg : 21/31 (68 %), p = 0,002 10 mg/kg : 18/32 (56 %), p = 0,021 Regroupés : 39/63 (62 %), p = 0,002 |
| Paramètre d’évaluation secondaire | ||
| Fermeture de toutes les fistules | 4/31 (13 %) | 5 mg/kg : 20/31 (65 %), p ≤ 0,001 10 mg/kg : 13/32 (41 %), p = 0,022 Regroupés : 33/63 (52 %), p ≤ 0,001 |
a. Toutes les valeurs p ont été obtenues par comparaison avec le placebo.
Le paramètre d’évaluation principal de l’étude ACCENT II était le temps écoulé entre la randomisation et la disparition de la réponse des fistules chez les sujets qui présentaient une telle réponse à la semaine 14 du traitement. Au moment de la randomisation (semaine 14), les fistules de 69 % des patients (195/282) répondaient au traitement. La durée de cette réponse a été significativement plus longue chez les sujets recevant un traitement d’entretien par l’infliximab pour injection que chez ceux qui recevaient le placebo (p < 0,001; figure 6). La durée médiane entre la randomisation et la perte de réponse était supérieure à 40 semaines dans le groupe recevant un traitement d’entretien par l’infliximab pour injection, comparativement à 14 semaines chez les sujets recevant le placebo. Les analyses de sous-groupes de sujets ayant obtenu une réponse fistulaire à la semaine 54 ont révélé que le traitement d’entretien par l’infliximab pour injection était significativement plus efficace que le traitement d’entretien par le placebo chez les sujets dont le CDAI était ≥ 150 au début de l’étude. Ces analyses semblaient indiquer que c’était aussi le cas chez les sujets recevant un traitement d’entretien par l’infliximab pour injection et dont le CDAI était < 150 au début de l’étude. Toutefois, ces analyses n’ont porté que sur un faible nombre de sujets et les résultats obtenus n’étaient pas significatifs.
Figure 6 : Réponse des fistules au traitement en fonction du temps
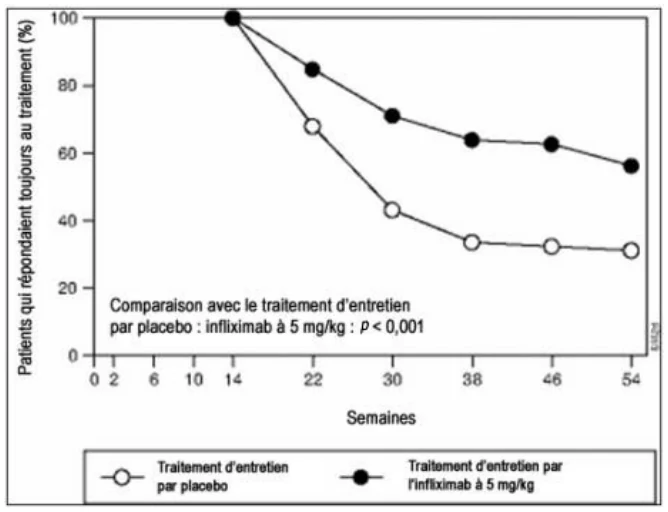
Tableau 26 – Nombre de patients répartis aléatoirement en tant que répondeurs et dont les fistules ont par la suite cessé de répondre au traitement
Traitement d’entretien par placebo | Traitement d’entretien par infliximab pour injection | |
| Patients répartis aléatoirement | 99 | 96 |
| Patients dont les fistules ont cessé de répondre au traitement | 61 (62 %) | 40 (42 %) |
| Catégories de perte de réponse | ||
| Réduction de moins de 50 %, sur 4 semaines ou plus, du nombre de fistules productives par rapport au début de l’étude | 16 (16 %) | 13 (14 %) |
| Changement de médicament | 31 (31 %) | 19 (20 %) |
| Intervention chirurgicale motivée par la maladie de Crohn | 0 (0 %) | 1 (1 %) |
| Passage à une dose plus élevée d’infliximab pour injection | 13 (13 %) | 7 (7 %) |
| Abandon par manque d’efficacité | 1 (1 %) | 0 (0 %) |
Les résultats obtenus pour les paramètres d’évaluation secondaires de l’étude ACCENT II sont présentés au tableau 27.
Tableau 27 – Résultats de l’étude T26 (ACCENT II) sur la maladie de Crohn avec fistulisationa
| Paramètres secondaires | Traitement d’entretien par placebo | Traitement d’entretien par l’infliximab pour injection |
| Nombre de patients dont toutes les fistules s’étaient refermées à la semaine 30 | 26/98 (27 %) | 46/96 (48 %), p = 0,002 |
| Nombre de patients dont toutes les fistules s’étaient refermées à la semaine 54 | 19/98 (19 %) | 33/91 (36 %), p = 0,009 |
| Durée médiane de la fermeture des fistules | 23 semaines | 40 semaines, p < 0,001 |
| Nombre de patients présentant de nouvelles fistules | 19/99 (19 %) | 14/96 (15 %), p = 0,391 |
| Nombre de patients dont toutes les fistules étaient refermées de la semaine 22 à la semaine 54 | 16/99 (16 %) | 23/96 (24 %), p = 0,174 |
| Nombre de patients obtenant une réponse au traitement à la semaine 30 d’après le CDAIb | 9/31 (29 %) | 17/33 (52 %), p = 0,067 |
| Nombre de patients obtenant une réponse au traitement à la semaine 54 d’après le CDAIb | 2/31 (7 %) | 12/33 (36 %), p = 0,004 |
| Nombre de patients présentant une rémission à la semaine 30 d’après le CDAI et qui n’étaient pas en rémission au début de l’étudeb | 11/57 (19 %) | 24/57 (42 %), p = 0,008 |
| Nombre de patients présentant une rémission à la semaine 54 d’après le CDAI et qui n’étaient pas en rémission au début de l’étudeb | 6/57 (11 %) | 17/57 (30 %), p = 0,010 |
| Nombre de patients en rémission à la semaine 30 d’après le CDAI et qui étaient en rémission au début de l’étudeb | 18/40 (45 %) | 26/39 (67 %), p = 0,053 |
| Nombre de patients en rémission à la semaine 54 d’après le CDAI et qui étaient en rémission au début de l’étudeb | 15/40 (38 %) | 21/39 (54 %), p = 0,145 |
| Amélioration médiane obtenue au questionnaire IBDQ à la semaine 30 par rapport au début de l’étudec | 4 | 14, p = 0,002 |
| Amélioration médiane obtenue au questionnaire IBDQ à la semaine 54 par rapport au début de l’étudec | 5 | 10, p = 0,029 |
| Nombre moyen d’hospitalisations par patient | 0,31 | 0,11, p = 0,021 |
| Paramètres secondaires | Traitement d’entretien par placebo | Traitement d’entretien par l’infliximab pour injection |
| Nombre moyen d’interventions chirurgicales et d’actes médicaux par patient | 1,26 | 0,65, p = 0,111 |
a. Toutes les valeurs p ont été obtenues par comparaison avec le placebo.
b. Une réponse daprès le CDAI est une réduction de cet indice d’au moins 25 % et dau moins 70 points chez les patients dont l’indice était ≥ 220 au début de l’étude. Une rémission daprès le CDAI correspond à un CDAI < 150 points. Les valeurs extrêmes du CDAI peuvent aller de 0 à plus de 750.
c. Les résultats au questionnaire IBDQ peuvent aller de 32 à 224. Lors de l’étude ACCENT II, aucune valeur minimale n’était fixée pour que l’on juge importante une amélioration des résultats au questionnaire IBDQ.
Dans l’étude ACCENT II, les patients qui ont d’abord bien répondu au traitement, mais qui ont ensuite perdu la réponse fistulaire, pouvaient passer à un traitement par l’infliximab pour injection administré à raison de 5 mg/kg s’ils recevaient le placebo ou à une dose plus élevée d’infliximab pour injection (10 mg/kg) s’ils étaient déjà sous infliximab pour injection. Le passage à une dose plus élevée a eu tendance à relancer la cicatrisation des fistules.
La diminution de la dose quotidienne moyenne de corticostéroïdes a été plus marquée chez les patients recevant un traitement d’entretien par l’infliximab pour injection que chez les patients sous placebo, et ce, à chaque évaluation.
Au cours de l’étude ACCENT II, aucune différence n’a été notée entre les différents groupes pour ce qui est de la proportion de patients chez qui on a diagnostiqué de nouveaux abcès liés aux fistules. La proctalgie a été signalée plus fréquemment comme manifestation indésirable chez les sujets recevant le traitement d’entretien par l’infliximab pour injection que chez ceux recevant le placebo.
Maladie de Crohn évolutive chez les enfants
Tableau 28 – Caractéristiques démographiques des patients ayant participé à l’étude menée chez des enfants atteints de maladie de Crohn évolutive et méthode utilisée
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen (tranche) | Sexe et race n (%) | |
| T55 | Phase I Étude sans insu à dose unique | Perfusion intraveineuse unique de 5 mg/kg d’infliximab pour injection | 6 | 9,5 (de 9,0 à 11,0 ans) | 4 (66,7 %) | Filles |
| 2 (33,3 %) | Garçons | |||||
| 6 (100,0 %) | Blancs | |||||
| 0 (0,0 %) | Noirs | |||||
| 0 (0,0 %) | Asiatiques | |||||
| 0 (0,0 %) | Autres | |||||
| T23 | Phase I/II Étude à répartition aléatoire, à dose unique et à l’insu, suivie d’une phase de prolongation sans insu avec | Perfusion intraveineuse unique de 1, 5 ou 10 mg/kg d’infliximab pour injection | 21 | 14,6 (de 11,0 à 17,0 ans) | 6 (28,6 %) | Filles |
| 15 (71,4 %) | Garçons | |||||
Prolongation avec répétition du traitement : jusqu’à 8 perfusions intraveineuses de | 8/21 | 19 (90,5 %) | Blancs | |||
| 2 (9,5 %) | Noirs | |||||
| 0 (0,0 %) | Asiatiques | |||||
| 0 (0,0 %) | Autres | |||||
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen (tranche) | Sexe et race n (%) | |
| répétition du traitement | 5 mg/kg d’infliximab pour injection en 48 semaines | |||||
| T47 | Phase III Étude sans insu à répartition aléatoire comportant un traitement d’induction et un traitement d’entretien | Perfusions intraveineuses de 5 mg/kg d’infliximab pour injection pour tous les patients aux semaines 0, 2 et 6 | 112 | 13,3 (de 6,0 à 17,0 ans) | 46 (41,1 %) | Filles |
| 66 (58,9 %) | Garçons | |||||
En présence d’une réponse clinique à la semaine 10, les patients étaient répartis aléatoirement pour recevoir en traitement d’entretien des perfusions intraveineuses de 5 mg/kg d’infliximab pour injection toutes les 8 semaines ou toutes les 12 semaines | 103 / 112 | 94 (83,9 %) | Blancs | |||
| 15 (13,4 %) | Noirs | |||||
| 1 (0,9 %) | Asiatiques | |||||
| 2 (1,8 %) | Autres | |||||
L’innocuité et l’efficacité de l’infliximab pour injection ont été évaluées dans une étude de phase II (T23) à répartition aléatoire, multicentrique et à dose unique menée auprès de 21 patients âgés de 11 à 17 ans (âge médian : 15,0 ans) atteints de maladie de Crohn évolutive (valeur médiane de l’indice pédiatrique d’activité de la maladie de Crohn [PCDAI] : 43) malgré un traitement par corticostéroïdes ou immunomodulateurs (57 % des sujets recevaient de la 6-MP ou de l’AZA, et 14 % du MTX; 91 % de l’effectif total recevait des corticostéroïdes au début de l’étude). Sur les 21 enfants recrutés pour l’étude T23, 8 ont participé à la phase de prolongation. L’innocuité et l’efficacité de l’infliximab pour injection ont également été évaluées dans une étude de phase III (REACH) à répartition aléatoire, multicentrique, sans insu et à doses multiples menée auprès de 112 patients âgés de 6 à 17 ans (âge médian : 13,0 ans) atteints de maladie de Crohn évolutive modérée ou sévère (valeur médiane du PCDAI : 40) et dont la réponse aux traitements standard n’était pas satisfaisante. Dans cette étude, tous les sujets devaient prendre une dose stable de 6-MP, d’AZA ou de MTX (35 % recevaient également des corticostéroïdes au début de l’étude).
Le tableau 28 résume les caractéristiques démographiques des patients ayant participé à l’étude REACH et la méthode utilisée.
Résultats des études
Dans l’étude de phase II (T23) à dose unique menée chez 21 enfants, tous les patients ont obtenu une réponse clinique (définie comme une diminution d’au moins 70 points du CDAI ou d’au moins 10 points du PCDAI) à un moment ou à un autre au cours des 20 semaines qui ont suivi l’administration d’une dose unique d’infliximab pour injection. On a constaté une rémission clinique, c’est-à-dire l’obtention d’une cote inférieure à 150 points au CDAI modifié ou d’un PCDAI inférieur à 10 points, chez 10 patients des groupes infliximab pour injection (47,6 %, soit 16,7 % dans le groupe affecté à la dose de 1 mg/kg, 57,1 % dans le groupe traité par 5 mg/kg et 62,5 % dans le groupe recevant 10 mg/kg). Dans les 7 cas où la maladie s’accompagnait de fistulisation, on a observé une fermeture des fistules à au moins une visite d’évaluation.
Au cours de l’étude de phase III (REACH) à doses multiples, 112 patients recevaient 5 mg/kg d’infliximab pour injection aux semaines 0, 2 et 6. Lorsque l’investigateur estimait qu’il y avait réponse clinique (diminution d’au moins 15 points du PCDAI par rapport à la valeur initiale et obtention d’un PCDAI total ≤ 30 points) à la semaine 10 (n = 103), les sujets étaient répartis aléatoirement pour recevoir une perfusion d’entretien de 5 mg/kg d’infliximab pour injection soit toutes les 8 semaines, soit toutes les 12 semaines. Si la réponse disparaissait au cours du traitement d’entretien, il était permis de passer à une dose plus élevée (10 mg/kg) ou de raccourcir l’intervalle d’administration (8 semaines).
À la semaine 10 de l’étude REACH, 88,4 % (99/112) des enfants ont affiché une réponse clinique, tandis que ce taux était de 66,7 % (128/192) chez les adultes (ACCENT I). De la même façon, à la semaine 10, 58,9 % (66/112) des enfants ont montré une rémission clinique, définie comme l’obtention d’un PCDAI ≤ 10 points, tandis que ce taux était de 39,1 % (75/192) chez les adultes (ACCENT I).
La proportion de patients montrant une réponse clinique aux semaines 30 et 54 de l’étude REACH a été déterminée pour les deux groupes de traitement d’entretien (figure 7). À la semaine 30, cette proportion était significativement plus élevée lorsque l’intervalle d’administration était de 8 semaines (73,1 %, 38/52) que lorsqu’il était de 12 semaines (47,1 %, 24/51; p = 0,007). À la semaine 54, elle était également significativement plus élevée lorsque l’intervalle d’administration était de 8 semaines (63,5 %, 33/52) que lorsqu’il était de 12 semaines (33,3 %, 17/51; p = 0,002).
Figure 7 : Réponse clinique aux semaines 30 et 54 – Administration de 5 mg/kg d’infliximab pour injection toutes les 8 semaines ou toutes les 12 semaines
À la semaine 30 de l’étude REACH, la proportion de patients en rémission clinique était significativement plus élevée lorsque l’intervalle d’administration du traitement d’entretien était de 8 semaines (59,6 %, 31/52) que lorsqu’il était de 12 semaines (35,3 %, 18/51; p = 0,013). À la semaine 54, cette proportion était également significativement plus élevée lorsque l’intervalle d’administration était de 8 semaines (55,8 %, 29/52) que lorsqu’il était de 12 semaines (23,5 %, 12/51; p < 0,001) (figure 8). 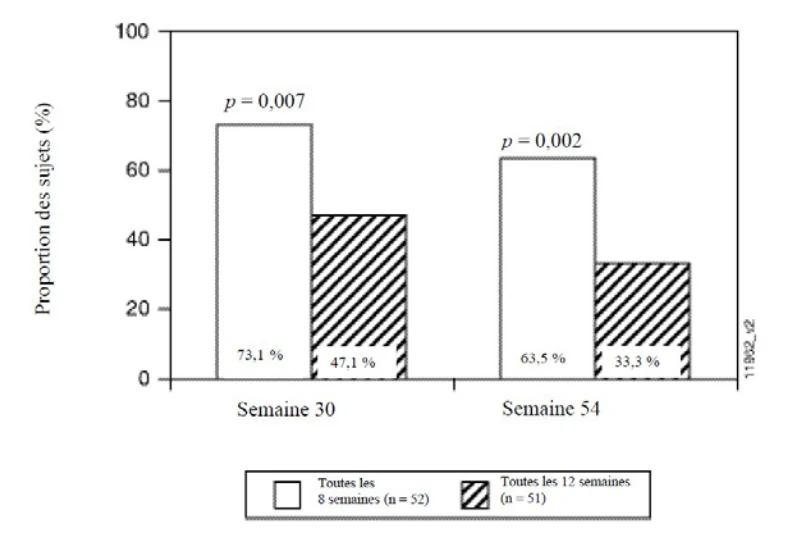
Figure 8 : Rémission clinique aux semaines 30 et 54 – Administration de 5 mg/kg d’infliximab pour injection toutes les 8 semaines ou toutes les 12 semaines
Chez les patients de l’étude REACH répartis aléatoirement, la dose quotidienne moyenne de corticostéroïdes aux semaines 10, 30 et 54 était significativement inférieure à la dose prise au début de l’étude. Au total, 45,8 % (en cas d’administration toutes les 8 semaines) et 33,3 % (en cas d’administration toutes les 12 semaines) des patients en rémission à la semaine 30 ont pu mettre fin à leur corticothérapie. Parmi les patients en rémission à la semaine 54, 45,8 % (en cas d’administration toutes les 8 semaines) et 16,7 % (en cas d’administration toutes les 12 semaines) ont pu mettre fin à leur corticothérapie. Dans les deux groupes, la dose moyenne de corticostéroïdes avait tellement diminué que la moitié des patients avaient pu mettre fin à leur corticothérapie au moment de la première visite prévue durant le traitement d’entretien (à la semaine 14 dans le cas de l’administration toutes les 8 semaines et à la semaine 18 dans le cas de l’administration toutes les 12 semaines [figure 9]).
Figure 9 : Sommaire de la dose quotidienne médiane de corticostéroïdes (éq. prednisone) (mg/kg/jour) jusqu’à la semaine 54, chez les sujets répartis aléatoirement qui prenaient des corticostéroïdes au début de l’étude
Le tableau 29 présente les résultats obtenus pour les paramètres principal et secondaires de l’étude REACH. 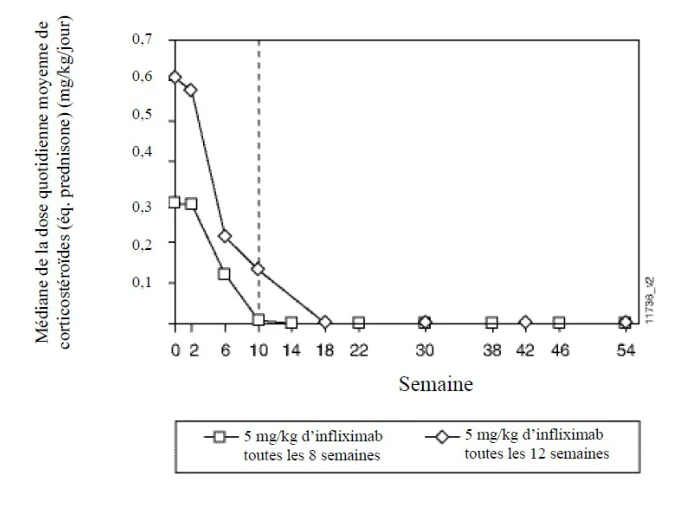
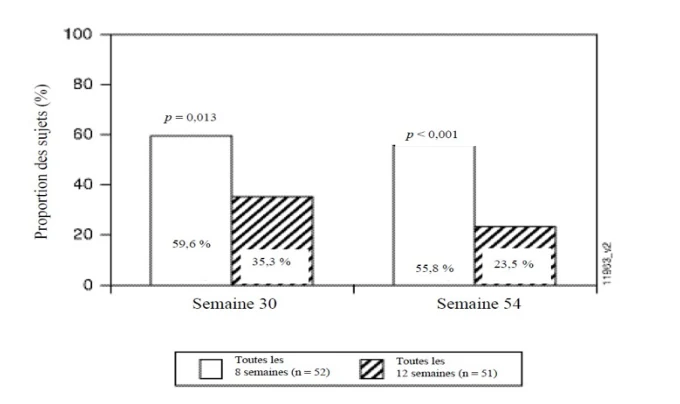
Tableau 29– Résultats de l’étude T47 (REACH) réalisée chez des enfants atteints de la maladie de Crohn (tous les sujets répartis aléatoirement)
Paramètres principal et secondaires | Infliximab pour injection | ||
| Toutes les 8 semaines | Toutes les 12 semaines | Données regroupées | |
| Nombre de sujets ayant obtenu une réponse cliniquea | |||
| Semaine 10 (paramètre principal) | 99/112 (88,4 %)e | ||
| Semaine 30 | 38/52 (73,1 %) | 24/51 (47,1 %), p = 0,007b | 62/103 (60,2 %) |
| Semaine 54 | 33/52 (63,5 %) | 17/51 (33,3 %), p = 0,002b | 50/103 (48,5 %) |
| Nombre de sujets en rémission cliniquec | |||
| Semaine 10 | 66/112 (58,9 %)e | ||
| Semaine 30 | 31/52 (59,6 %) | 18/51 (35,3 %), p = 0,013b | 49/103 (47,6 %) |
| Semaine 54 | 29/52 (55,8 %) | 12/51 (23,5 %), p < 0,001b | 41/103 (39,8 %) |
| Nombre de sujets en rémission cliniquec et ne prenant plus de corticostéroïdes | |||
| Semaine 30 | 11/24 (45,8 %) | 4/12 (33,3 %), p = 0,473b | 15/36 (41,7 %) |
| Semaine 54 | 11/24 (45,8 %) | 2/12 (16,7 %), p = 0,086b | 13/36 (36,1 %) |
| Diminution moyenne de la dose quotidienne de corticostéroïdes (éq. prednisone) (mg/kg/jour) par rapport à la dose initiale | |||
| Semaine 10 | - | - | 0,3, p < 0,001d |
| Semaine 30 | −0,3 | −0,5, p = 0,449b | 0,4, p < 0,001d |
| Semaine 54 | −0,3 | −0,5, p = 0,434b | 0,4, p = 0,001d |
| Amélioration moyenne par rapport au résultat initial dans IMPACT III | |||
| Semaine 10 | – | – | 23,9, p < 0,001d |
| Semaine 30 | – | – | 21,1, p < 0,001d |
| Semaine 54 | – | – | 24,3, p < 0,001 |
| Amélioration moyenne de la cote z par rapport à la valeur initiale | |||
| Semaine 30 | – | – | 0,3, p < 0,001d |
| Semaine 54 | – | – | 0,5, p < 0,001d |
| Nombre de sujets dont la cote z s’est améliorée d’au moins 0,5 É.T. | |||
| Semaine 30 | 8/23 (34,8 %) | 2/15 (13,3 %) | 10/38 (26,3 %) |
| Semaine 54 | 10/23 (43,5 %) | 3/15 (20,0 %) | 13/38 (34,2 %) |
| Nombre de sujets dont la cote z s’est améliorée d’au moins 1,0 É.T. | |||
| Semaine 30 | 1/23 (4,3 %) | 0/15 (0 %) | 1/38 (2,6 %) |
| Semaine 54 | 3/23 (13,0 %) | 1/15 (6,7 %) | 4/38 (10,5 %) |
a. Définition de la réponse clinique : diminution d’au moins 15 points du PCDAI par rapport à la valeur initiale et cote totale ne dépassant pas 30 points.
b. Les valeurs p ont été calculées à l’aide d’un test du chi carré et visent à comparer les résultats obtenus pour les deux intervalles d’administration (8 et 12 semaines).
c. Définition de la rémission clinique : obtention d’un PCDAI ≤ 10 points.
d. Les valeurs p visent à comparer les mesures initiales aux mesures subséquentes et ont été calculées à l’aide d’un test t pour échantillons appariés.
e. Tous les sujets traités.
La fréquence d’infections à la semaine 10 et à la semaine 54 s’est révélée plus élevée (en valeur absolue) lorsque l’intervalle d’administration était de 8 semaines que lorsqu’il était de 12 semaines; toutefois, la fréquence des infections graves était similaire dans les deux groupes.
On a évalué le degré d’embarras des patients par rapport à leur maladie intestinale au moyen du questionnaire IMPACT III (dont la cote peut varier entre 35 et 175 et qui a été expressément conçu et validé pour la maladie intestinale inflammatoire chez les enfants) dans un sous-groupe de patients nord-américains. On a observé une amélioration significative de la cote IMPACT III, par rapport à la valeur initiale, à la semaine 10 (23,9 pour les sujets répartis aléatoirement et 22,9 pour les sujets traités, p < 0,001) ainsi qu’aux semaines 30 et 54 (21,1 et 24,3 respectivement pour tous les sujets répartis aléatoirement; p < 0,001 pour tous les intervalles de mesure) chez les patients traités par l’infliximab pour injection.
La cote z pour la taille permet de mesurer jusqu’à quel point la taille de certains enfants diffère de la taille standard dans une population du même sexe et du même âge. À la semaine 54, parmi les enfants qui avaient un retard de maturité osseuse et qui ont été traités par 5 mg/kg d’infliximab pour injection toutes les 8 semaines (n = 23 au début de l’étude), 43,5 % ont vu leur cote z s’améliorer d’au moins 0,5 écart-type, et 13,0 % ont connu une amélioration d’au moins 1 écart-type (par rapport à la population de référence).
Psoriasis en plaques
Tableau 30 – Résumé des données démographiques au début de l’étude; sujets des études EXPRESS et EXPRESS II répartis aléatoirement
| Sujets répartis aléatoirement | EXPRESS | EXPRESS II |
| 378 | 835 | |
| Sexe | ||
| n | 378 | 835 |
| Hommes | 268 (70,9 %) | 554 (66,3 %) |
| Femmes | 110 (29,1 %) | 281 (33,7 %) |
| Race | ||
| n | 378 | 835 |
| Blancs | 369 (97,6 %) | 773 (92,6 %) |
| Noirs | 2 (0,5 %) | 19 (2,3 %) |
| Asiatiques | 4 (1,1 %) | 23 (2,8 %) |
| Autres | 3 (0,8 %) | 20 (2,4 %) |
| Âge (ans) | ||
| n | 378 | 835 |
| Moyenne ± É.T. | 42,8 ± 11,9 | 44,0 ± 12,7 |
| Médiane | 42,0 | 44,0 |
| Écart interquartile | (34,0, 51,0) | (34,0, 53,0) |
| Min.-max. | (19,0, 76,0) | (18,0, 80,0) |
| Poids (kg) | ||
| n | 375 | 835 |
| Moyenne ± É.T. | 86,6 ± 19,8 | 91,9 ± 22,8 |
| Médiane | 86,0 | 88,9 |
| Écart interquartile | (73,2, 96,5) | (76,0, 104,0) |
| Min.-max. | (43,0, 162,3) | (44,3, 184,2) |
| Sujets répartis aléatoirement | EXPRESS | EXPRESS II |
| 378 | 835 | |
| Taille (cm) | ||
| n | 377 | 835 |
| Moyenne ± É.T. | 172,6 ± 10,0 | 171,8 ± 9,8 |
| Médiane | 173,0 | 172,0 |
| Plage interquartile | (166,0, 180,0) | (165,0, 179,0) |
| Min.-max. | (145,0, 194,0) | (137,0, 200,0) |
L’efficacité et l’innocuité de l’infliximab pour injection ont été évaluées dans deux études à répartition aléatoire, à double insu et comparatives contre placebo menées auprès d’adultes atteints de psoriasis en plaques chronique et stable; les patients avaient des lésions psoriasiques sur ≥ 10 % de leur surface corporelle, présentaient un score PASI minimal de 12 et étaient candidats à un traitement antipsoriasique systémique ou à la photothérapie. Les patients atteints de psoriasis en gouttes, pustuleux ou érythrodermique étaient exclus de l’étude. Le recours à tout autre traitement antipsoriasique était interdit durant l’étude, à l’exception de corticostéroïdes topiques de faible puissance appliqués sur le visage et dans la région inguinale après la semaine 10. Les données démographiques des effectifs des deux études sont résumées au tableau 30.
L’étude EXPRESS portait sur 378 patients qui recevaient un placebo ou l’infliximab pour injection en perfusions de 5 mg/kg aux semaines 0, 2 et 6 (traitement d’induction), suivi d’un traitement d’entretien toutes les 8 semaines jusqu’à la semaine 22. À la semaine 24, le groupe placebo passait au traitement d’induction par l’infliximab pour injection (doses de 5 mg/kg), puis recevait le traitement d’entretien par l’infliximab pour injection toutes les 8 semaines (groupe placebo/infliximab pour injection) jusqu’à la semaine 46. Les patients initialement affectés au groupe infliximab pour injection ont continué à recevoir des perfusions de 5 mg/kg toutes les 8 semaines jusqu’à la semaine 46.
L’étude EXPRESS II portait sur 835 patients qui recevaient un placebo ou l’infliximab pour injection en perfusions de 3 ou de 5 mg/kg aux semaines 0, 2 et 6 (traitement d’induction). À la semaine 14 et pour chaque dose, les patients des deux groupes infliximab pour injection ont été répartis aléatoirement pour recevoir soit un traitement d’entretien périodique (toutes les 8 semaines), soit un traitement d’entretien au besoin (PRN) jusqu’à la semaine 46. À la semaine 16, le groupe placebo passait à un traitement d’induction par l’infliximab pour injection (doses de 5 mg/kg), puis recevait le traitement d’entretien par l’infliximab pour injection toutes les 8 semaines jusqu’à la semaine 46.
Le paramètre d’évaluation principal était la proportion de patients obtenant une réduction d’au moins 75 % de l’indice d’activité et de gravité du psoriasis (PASI 75) à la semaine 10 par rapport à la valeur de départ. Le PASI est un indice composite qui tient compte de la fraction de surface corporelle présentant des lésions psoriasiques et de la nature et de la gravité des manifestations psoriasiques observées dans les régions visées (induration, érythème et desquamation).
L’étude EXPRESS a également permis d’évaluer d’autres paramètres comprenant : la proportion de patients dont les lésions étaient « résorbées » ou « minimes » d’après la Static Physician’s Global Assessment (sPGA) et la proportion de patients obtenant une réduction d’au moins 90 % du PASI par rapport à la valeur initiale. La sPGA est une échelle en 6 points, allant de 5 (lésions graves) à 0 (lésions résorbées); elle dénote l’évaluation globale par le médecin de la gravité du psoriasis et tient compte en particulier de l’induration, de l’érythème et de la desquamation. On a estimé qu’il y avait réussite du traitement en présence de lésions résorbées ou minimales, c’est-à-dire qu’il n’y avait aucune surélévation ou qu’une surélévation minimale de la plaque, voire un érythème rougeâtre à peine visible et l’absence de squames ou la présence limitée de fines squames sur < 5 % de la plaque.
L’étude EXPRESS II a permis d’évaluer la proportion de patients dont les lésions étaient « résorbées » ou « nettement atténuées » d’après les critères de la Relative Physician’s Global Assessment (rPGA) et la proportion de patients obtenant une réduction d’au moins 90 % du PASI par rapport à la valeur initiale. La rPGA est une échelle en 6 points, allant de 6 (les pires lésions qui soient) à 1 (lésions résorbées); les cotes sont attribuées en fonction de la situation de départ. On a attribué une cote à l’ensemble des lésions en tenant compte de la surface corporelle couverte ainsi que de l’induration, de la desquamation et de l’érythème évalués globalement. On a estimé qu’il y avait réussite du traitement en présence de lésions résorbées ou nettement atténuées, c’est-à-dire qu’on observait une pigmentation résiduelle (anneau de Woronoff pouvant être visible), voire une amélioration marquée (texture quasi normale de la peau avec présence possible d’un certain degré d’érythème).
Les patients de tous les groupes de traitement et des deux études avaient un score PASI initial médian variant de 17 à 22. Dans l’étude EXPRESS, le classement des patients en fonction des critères de la sPGA était le suivant : lésions modérées chez 52 % des patients, lésions marquées chez 36 % des patients et lésions sévères chez 2 % des patients. Tous groupes de traitement confondus, le pourcentage de patients ayant déjà reçu un traitement antipsoriasique systémique s’établissait à 71 % dans l’étude EXPRESS et à 55 % dans l’étude EXPRESS II; de 65 à 71 % des sujets de l’étude EXPRESS et de 50 à 55 % des sujets de l’étude EXPRESS II avaient subi une irradiation aux rayons UVB.
Résultats des études
À la semaine 10 des deux études, une réponse PASI 75 a été obtenue par plus de patients sous infliximab pour injection à 3 mg/kg ou à 5 mg/kg que de patients sous placebo (tableaux 31 et 32). À la semaine 6 de l’étude EXPRESS II, 78 % et 48 % des patients traités par 3 mg/kg d’infliximab pour injection ont obtenu respectivement une réponse PASI 50 et une réponse PASI 75; en regroupant les résultats des deux études, de 88 à 90 % et de 56 à 62 % des patients traités par 5 mg/ d’infliximab pour injection ont obtenu respectivement une réponse PASI 50 et une réponse PASI 75. À la semaine 10, les composantes individuelles du PASI (induration, érythème et desquamation) contribuaient de façon comparable à l’amélioration globale de l’indice associée au traitement. En outre, chez la plupart des patients traités par l’infliximab pour injection, les lésions ont pu être qualifiées de minimes ou de résorbées (selon les critères de la sPGA) ou de nettement atténuées ou résorbées (selon les critères de la rPGA), par comparaison aux résultats obtenus avec le placebo.
À la semaine 10 des deux études, une amélioration significative de l’indice dermatologique de la qualité de vie (Dermatology Life Quality Index [DLQI]) et des résultats obtenus au questionnaire sur l’état de santé général SF-36 a été observée chez les patients traités par l’infliximab pour injection, par comparaison aux patients du groupe placebo.
Tableau 31 – Réponses PASI et sPGAb aux semaines 10, 24 et 50 (EXPRESS)
| Placebo (n = 77) | Infliximab pour injection à 5 mg/kg (n = 301) | |
| Semaine 10 | 77 | 301 |
| PASI 90 | 1 (1,3 %) | 172 (57,1 %) |
| PASI 75 | 2 (2,6 %) | 242 (80,4 %)a |
| PASI 50 | 6 (7,8 %) | 274 (91,0 %) |
| Semaine 24 | 77 | 276 |
| PASI 90 | 1 (1,3 %) | 161 (58,3 %) |
| PASI 75 | 3 (3,9 %) | 227 (82,2 %)a |
| PASI 50 | 5 (6,5 %) | 248 (89,9 %) |
| Semaine 50 | s.o. | 281 |
| PASI 90 | s.o. | 127 (45,2 %) |
| PASI 75 | s.o. | 170 (60,5 %) |
| PASI 50 | s.o. | 193 (68,7 %) |
| sPGA : lésions minimes ou résorbées | ||
| Semaine 10 | 3 (3,9 %) | 242 (82,9 %)a |
| Semaine 24 | 2 (2,6 %) | 203 (73,6 %) |
| Semaine 50 | s.o. | 149 (53,0 %) |
a. p < 0,001 par comparaison au placebo
b. Static Physician’s Global Assessment
s.o. = sans objet; remarque : il n’existe aucune donnée pour le groupe placebo, vu la permutation au traitement par infliximab pour injection avant la semaine 50.
Tableau 32 – Réponses PASI et rPGAb à la semaine 10 (EXPRESS II)
| Placebo | Infliximab pour injection à 3 mg/kg | Infliximab pour injection à 5 mg/kg | |
| (n = 208) | (n = 313) | (n = 314) | |
| Semaine 10 | |||
| PASI 50 | 17 (8,2 %) | 270 (86,3 %) | 291 (92,7 %) |
| PASI 75 | 4 (1,9 %) | 220 (70,3 %)a | 237 (75,5 %)a |
| PASI 90 | 1 (0,5 %) | 116 (37,1 %) | 142 (45,2 %) |
| rPGA : lésions nettement atténuées ou résorbées | |||
| Semaine 10 | 2 (1,0 %) | 217 (69,8 %)a | 234 (76,0 %)a |
a. p < 0,001 par comparaison au placebo
b. Relative Physician’s Global Assessment
Aux semaines 24 et 50 de l’étude EXPRESS, une réponse PASI 75 a été obtenue respectivement par 82 % et 61 % des patients. À la semaine 50, 45 % ont obtenu une réponse PASI 90. Chez les répondeurs ayant obtenu une réponse PASI 75 à la semaine 10, 89 % ont maintenu cet indice et 65 % ont obtenu une réponse PASI 90 à la semaine 24. À la semaine 50, 65 % des répondeurs ont obtenu une réponse PASI 75, et 50 %, une réponse PASI 90.
Dans l’étude EXPRESS, l’indice de gravité du psoriasis unguéal (Nail Psoriasis Severity Index [NAPSI]) a permis d’évaluer 4 composantes de l’atteinte de la matrice de l’ongle et 4 composantes de l’atteinte du lit de l’ongle au moyen d’une échelle de cotes allant de 0 à 8, la sévérité de l’atteinte augmentant avec le chiffre. Le score NAPSI médian initial était de 4. L’amélioration maximale chez les patients traités par l’infliximab pour injection s’est produite à la semaine 24 : elle consistait en une amélioration médiane de 2 points comparativement à 0 dans le groupe placebo. À la semaine 50, l’amélioration médiane de 2 points du score NAPSI avait persisté dans le groupe traité par l’infliximab pour injection.
Dans l’étude EXPRESS II, parmi les 4 schémas thérapeutiques d’entretien évalués, la réponse la plus durable s’est manifestée dans le groupe ayant reçu 5 mg/kg d’infliximab pour injection toutes les 8 semaines. Aux semaines 26 et 50, une réponse PASI 75 a été obtenue respectivement par 78 % et 55 % des patients et une réponse PASI 90 respectivement par 56 % et 34 % des patients. Parmi les répondeurs qui recevaient 5 mg/kg d’infliximab pour injection toutes les 8 semaines et qui ont obtenu une réponse PASI 75 à la semaine 10,83 % ont maintenu cet indice et 61 % ont obtenu une réponse PASI 90 à la semaine 26. Pour les mêmes indices à la semaine 50, les proportions de patients étaient respectivement de 60 % et de 40 %.
La durée médiane de persistance de la réponse PASI 75 chez les patients qui avaient répondu au traitement à la semaine 10 après le traitement d’induction était de 12 à 16 semaines dans les groupes PRN.
Les données des études EXPRESS et EXPRESS II ont fait l’objet d’une analyse a posteriori visant à déterminer le nombre de patients ayant obtenu une réponse clinique importante, définie comme le maintien d’une amélioration ≥ 90 % du PASI lors de visites consécutives pendant au moins 24 semaines. Respectivement 36 % et 31 % des sujets des études EXPRESS et EXPRESS II ayant reçu 5 mg/kg d’infliximab pour injection toutes les 8 semaines comme traitement d’entretien ont obtenu une réponse clinique importante.
Dans l’étude EXPRESS II, la réponse à la répétition du traitement a été évaluée chez les patients qui avaient été répartis aléatoirement dans les groupes PRN en tant que répondeurs à la semaine 14 et qui avaient perdu leur réponse après 12 à 40 semaines sans traitement. La réponse est revenue chez environ 67 % des patients du groupe à 3 mg/kg d’infliximab pour injection PRN et chez environ 84 % des patients du groupe à 5 mg/kg d’infliximab pour injection PRN.
L’efficacité et l’innocuité d’un traitement par l’infliximab pour injection au-delà de 12 mois n’ont pas été évaluées chez les patients atteints de psoriasis en plaques.
Colite ulcéreuse
Tableau 33 – Caractéristiques démographiques des patients ayant participé aux études sur la colite ulcéreuse et méthode utilisée
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen (tranche) | Sexe et race n (%) |
| T37 (ACT 1) | Étude à répartition aléatoire, multicentrique, à double insu, comparative contre placebo et à groupes parallèles réalisée chez des personnes atteintes de colite ulcéreuse | Perfusions IV d’infliximab pour injection (5 mg/kg, 10 mg/kg) ou d’un placebo aux semaines 0, 2 et 6, suivies de perfusions supplémentaires toutes les 8 semaines, jusqu’à la semaine 46 | 364 | 41,9 (de 18,0 à 81,0 ans) | 222 hommes (61,0 %) 142 femmes (39,0 %) 340 Blancs (93,4 %) 6 Noirs (1,6 %) 4 Asiatiques (1,1 %) 14 autres (3,8 %) |
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen (tranche) | Sexe et race n (%) |
évolutive modérée ou sévère malgré un traitement standard en cours ou antérieur | |||||
| T46 (ACT 2) | Étude à répartition aléatoire, multicentrique, à double insu, comparative contre placebo et à groupes parallèles réalisée chez des personnes atteintes de colite ulcéreuse évolutive modérée ou sévère malgré un traitement standard en cours ou antérieur | Perfusions IV d’infliximab pour injection (5 mg/kg, 10 mg/kg) ou d’un placebo aux semaines 0, 2 et 6, suivies de perfusions supplémentaires toutes les 8 semaines, jusqu’à la semaine 22 | 364 | 40,0 (de 18,0 à 82,0 ans) | 215 hommes (59,1 %) 149 femmes (40,9 %) 344 Blancs (94,5 %) 8 Noirs (2,2 %) 5 Asiatiques (1,4 %) 7 autres (1,9 %) |
L’efficacité et l’innocuité d’infliximab pour injection ont été évaluées dans deux études cliniques multicentriques, à répartition aléatoire, à double insu et comparatives contre placebo. Les patients étaient des adultes atteints de colite ulcéreuse évolutive modérée ou sévère (score Mayo de 6 à 12; sous-score endoscopique ≥ 2) ayant une réponse non satisfaisante aux traitements standard. La prise concomitante par voie orale de doses stables d’aminosalicylés, de corticostéroïdes et/ou d’immunomodulateurs était permise. Dans les deux études, les patients faisaient l’objet d’une répartition aléatoire à la semaine 0 pour recevoir soit un placebo, soit 5 mg/kg d’infliximab pour injection, soit 10 mg/kg d’infliximab pour injection aux semaines 0, 2 et 6, puis toutes les 8 semaines jusqu’à la semaine 46 dans l’étude ACT 1 et jusqu’à la semaine 22 dans l’étude ACT 2. La réduction graduelle de la dose de corticostéroïde était permise après la semaine 8. Le tableau 33 résume la méthode utilisée pour chacune des études ainsi que les caractéristiques démographiques des patients.
Au cours de la première étude (ACT 1), on a procédé à la répartition aléatoire de 364 patients qui prenaient de la 6-mercaptopurine (6-MP), de l’azathioprine (AZA) ou des corticostéroïdes par voie orale, ou encore qui étaient réfractaires à ces agents ou qui ne les toléraient pas. Dans la seconde étude (ACT 2), on a procédé à la répartition aléatoire de 364 patients qui prenaient de la 6-MP, de l’AZA, des aminosalicylés ou des corticostéroïdes par voie orale, ou encore qui étaient réfractaires à ces agents ou qui ne les toléraient pas. Dans les deux études, les médicaments pris au début de l’étude contre la colite ulcéreuse étaient similaires dans tous les groupes. Toutefois, comme les critères d’admission différaient pour les deux études, les sujets qui ne prenaient que des aminosalicylés contre la colite ulcéreuse étaient plus nombreux dans l’étude ACT 2 (25,8 %) que dans l’étude ACT 1 (11,3 %). Dans les deux études, la réponse clinique et la rémission clinique étaient définies en fonction du score Mayo, lui-même composé de quatre sous-scores : fréquence des selles, rectorragie, résultats endoscopiques et évaluation globale du médecin. Chaque sous-score est mesuré selon une échelle de 0 à 3, où « 0 » dénote une situation normale, et « 3 », une activité intense. Le score Mayo représente la somme de ces quatre sous-scores. On entendait donc par « réponse clinique » une diminution du score Mayo ≥ 30 % et ≥ 3 points, en plus d’une diminution ≥ 1 point du sous-score de rectorragie (ou encore d’un sous-score de rectorragie évalué à 0 ou 1), et ce, par rapport aux valeurs initiales. Quant à la rémission clinique, elle se définissait comme un score Mayo ≤ 2 points, aucun des sous-scores ne devant dépasser 1.
Réponse clinique, rémission clinique et cicatrisation de la muqueuse
Au cours des études ACT 1 et ACT 2, on a noté un pourcentage significativement plus élevé de sujets obtenant une réponse clinique à la semaine 8 (le paramètre d’évaluation principal) dans les groupes traités par l’ifliximab pour injection, par comparaison au placebo (figure 10). Les tableaux 34 et 35 présentent respectivement les paramètres d’évaluation principal et secondaires pour les études ACT 1 et ACT 2.
Tableau 34 – Résultats d’efficacité de l’étude T37 (ACT 1) sur la colite ulcéreuse
| Patients répartis aléatoirement | Infliximab pour injection | ||
Placebo n = 121 | 5 mg/kg n = 121 | 10 mg/kg n = 122 | |
| Paramètres | |||
| Paramètre principal | |||
| Réponse clinique à la semaine 8, n (%) | 45 (37,2 %) | 84 (69,4 %) | 75 (61,5 %) |
| p < 0,001 | p < 0,001 | ||
| Paramètres secondaires | |||
| Réponse clinique à la semaine 30, n (%) | 36 (29,8 %) | 63 (52,1 %) | 62 (50,8 %) |
| p < 0,001 | p = 0,002 | ||
| Réponse clinique à la semaine 54, n (%) | 24 (19,8 %) | 55 (45,5 %) | 54 (44,3 %) |
| p < 0,001 | p < 0,001 | ||
| Rémission clinique à la semaine 8, n (%) | 18 (14,9 %) | 47 (38,8 %) | 39 (32,0 %) |
| p < 0,001 | p = 0,002 | ||
| Rémission clinique à la semaine 30, n (%) | 19 (15,7 %) | 41 (33,9 %) | 45 (36,9 %) |
| p = 0,001 | p < 0,001 | ||
| Rémission clinique à la semaine 54, n (%) | 20(16,5 %) | 42 (34,7 %) | 42 (34,4 %) |
| p = 0,001 | p = 0,001 | ||
| Cicatrisation de la muqueuse à la semaine 8, n (%) | 41 (33,9 %) | 75 (62,0 %) | 72 (59,0 %) |
| p < 0,001 | p < 0,001 | ||
| Cicatrisation de la muqueuse à la semaine 30, n (%) | 30 (24,8 %) | 61 (50,4 %) | 60 (49,2 %) |
| p < 0,001 | p < 0,001 | ||
| Cicatrisation de la muqueuse à la semaine 54, n (%) | 22 (18,2 %) | 55 (45,5 %) | 57 (46,7 %) |
| Patients répartis aléatoirement | Infliximab pour injection | ||
Placebo n = 121 | 5 mg/kg n = 121 | 10 mg/kg n = 122 | |
| Paramètres | |||
| p < 0,001 | p < 0,001 | ||
| Sujets sous corticothérapie au début de l’étude, en rémission clinique et sans corticothérapie à la semaine 30 | 8 (10,1 %) | 17 (24,3 %) p = 0,030 | 14 (19,2 %) p = 0,125 |
| Sujets sous corticothérapie au début de l’étude, en rémission clinique et sans corticothérapie à la semaine 54 | 7 (8,9 %) | 18 (25,7 %) p = 0,006 | 12 (16,4 %) p = 0,149 |
Sujets ayant obtenu une réponse soutenue jusqu’à la semaine 54 (réponse clinique aux semaines 8, 30 et 54) | 17 (14,0 %) | 47 (38,8 %) p < 0,001 | 45 (36,9 %) p < 0,001 |
| Sujets en rémission soutenue jusqu’à la semaine 54 (rémission clinique aux semaines 8, 30 et 54) | 8 (6,6 %) | 24 (19,8 %) p = 0,002 | 25 (20,5 %) p = 0,002 |
| Variation médiane de la cote IBDQ entre le début de l’étude et la semaine 8 | 16 | 39 p < 0,001 | 33 p = 0,001 |
| Variation médiane de la cote IBDQ entre le début de l’étude et la semaine 30 | 0 | 27 p = 0,002 | 31 p = 0,004 |
| Variation médiane de la cote IBDQ entre le début de l’étude et la semaine 54 | 0 | 26 p < 0,001 | 19 p < 0,001 |
Tableau 35 – Résultats d’efficacité de l’étude T46 (ACT 2) sur la colite ulcéreuse
| Patients répartis aléatoirement | Infliximab pour injection | ||
Placebo n = 123 | 5 mg/kg n = 121 | 10 mg/kg n = 120 | |
| Paramètres | |||
| Paramètre principal | |||
| Réponse clinique à la semaine 8, n (%) | 36 (29,3 %) | 78 (64,5 %) | 83 (69,2 %) |
| p < 0,001 | p < 0,001 | ||
| Paramètres secondaires | |||
| Réponse clinique à la semaine 30, n (%) | 32 (26,0 %) | 57 (47,1 %) | 72 (60,0 %) |
| p < 0,001 | p < 0,001 | ||
| Rémission clinique à la semaine 8, n (%) | 7 (5,7 %) | 41 (33,9 %) | 33 (27,5 %) |
| p < 0,001 | p < 0,001 | ||
| Rémission clinique à la semaine 30, n (%) | 13 (10,6 %) | 31 (25,6 %) | 43 (35,8 %) |
| p = 0,003 | p < 0,001 | ||
| Cicatrisation de la muqueuse à la semaine 8, n (%) | 38 (30,9 %) | 73 (60,3 %) | 74 (61,7 %) |
| p < 0,001 | p < 0,001 | ||
| Patients répartis aléatoirement | Infliximab pour injection | ||
Placebo n = 123 | 5 mg/kg n = 121 | 10 mg/kg n = 120 | |
| Cicatrisation de la muqueuse à la semaine 30, n (%) | 37 (30,1 %) | 56 (46,3 %) | 68 (56,7 %) |
| p = 0,009 | p < 0,001 | ||
| Sujets sous corticothérapie au début de l’étude, en rémission clinique et sans corticothérapie à la semaine 30 | 2 (3,3 %) | 11 (18,3 %) p = 0,010 | 18 (27,3 %) p < 0,001 |
Sujets ayant obtenu une réponse soutenue jusqu’à la semaine 30 (réponse clinique aux semaines 8 et 30) | 19 (15,4 %) | 50 (41,3 %) p < 0,001 | 64 (53,3 %) p < 0,001 |
Sujets en rémission soutenue jusqu’à la semaine 30 (rémission clinique aux semaines 8 et 30) | 3 (2,4 %) | 18 (14,9 %) p < 0,001 | 27 (22,5 %) p < 0,001 |
| Variation médiane de la cote IBDQ entre le début de l’étude et la semaine 8 | 7 | 38 p < 0,001 | 33 p < 0,001 |
| Variation médiane de la cote IBDQ entre le début de l’étude et la semaine 30 | 0 | 20 p = 0,005 | 32 p < 0,001 |
Dans les deux études, on a noté un pourcentage significativement plus élevé de patients qui présentaient une réponse clinique, une rémission clinique et une cicatrisation de la muqueuse dans les deux groupes traités par l’infliximab pour injection que dans les groupes placebo (tableau 36). Tous ces effets se sont maintenus jusqu’à la fin de chacune des études (soit à la semaine 54 pour l’étude ACT 1 et à la semaine 30 pour l’étude ACT 2). De plus, on a observé une réponse soutenue et une rémission soutenue chez une proportion plus importante de patients (le double environ) des deux groupes traités par l’infliximab pour injection, comparativement aux groupes placebo.
Figure 10 : Proportion de sujets répartis aléatoirement qui avaient obtenu une réponse clinique à la semaine 8 (paramètre d’évaluation principal) dans les études ACT 1 et ACT 2
Lors des études ACT 1 et ACT 2, on a noté que les doses de 5 mg/kg et de 10 mg/kg d’infliximab pour injection produisaient une réponse clinique à la semaine 30 chez une proportion significativement plus élevée de patients que le placebo (tableau 36). De plus, la proportion de patients ayant obtenu une réponse soutenue (c.-à-d. une réponse clinique aux semaines 8 et 30) était environ deux fois plus élevée dans les groupes traités par l’infliximab pour injection que dans les groupes placebo. 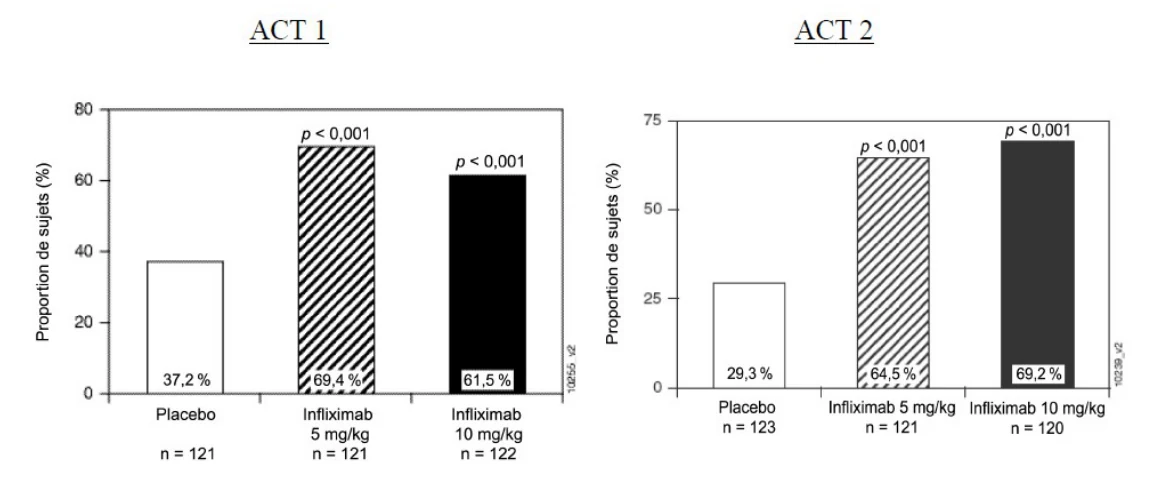 Lors de l’étude ACT 1, la proportion de patients avec une réponse clinique et la proportion de patients obtenant une réponse soutenue à la semaine 54 (c.-à-d. une réponse clinique aux semaines 8, 30 et 54) étaient significativement plus importantes dans les groupes infliximab pour injection que dans les groupes placebo (tableau 36).
Tableau 36 – Proportion de sujets ayant obtenu une réponse clinique et une réponse soutenue
| ACT 1 | ACT 2 | |||||
| Infliximab pour injection | Infliximab pour injection | |||||
| Placebo | 5 mg/kg | 10 mg/kg | Placebo | 5 mg/kg | 10 mg/kg | |
| Sujets répartis aléatoirement | 121 | 121 | 122 | 123 | 121 | 120 |
| Sujets ayant obtenu une réponse clinique à la semaine 8 | 37,2 % | 69,4 % | 61,5 % | 29,3 % | 64,5 % | 69,2 % |
| Valeur p | < 0,001 | < 0,001 | < 0,001 | < 0,001 | ||
| Sujets ayant obtenu une réponse clinique à la semaine 30 | 29,8 % | 52,1 % | 50,8 % | 26,0 % | 47,1 % | 60,0 % |
| Valeur p | < 0,001 | 0,002 | < 0,001 | < 0,001 | ||
Sujets ayant obtenu une réponse soutenue jusqu’à la semaine 30 (réponse clinique aux semaines 8 et 30) | 23,1 % | 48,8 % | 45,9 % | 15,4 % | 41,3 % | 53,3 % |
| Valeur p | < 0,001 | < 0,001 | < 0,001 | < 0,001 | ||
| Sujets ayant obtenu une réponse clinique à la semaine 54 | 19,8 % | 45,5 % | 44,3 % | s.o. | s.o. | s.o. |
| Valeur p | < 0,001 | < 0,001 | ||||
Sujets ayant obtenu une réponse soutenue jusqu’à la semaine 54 (réponse clinique aux semaines 8, 30 et 54) | 14,0 % | 38,8 % | 36,9 % | s.o. | s.o. | s.o. |
| Valeur p | < 0,001 | < 0,001 | ||||
Dans l’étude ACT 1, 46,7 % des sujets ont cessé de recevoir les perfusions à l’étude au cours des 46 premières semaines de l’étude, soit 62,0 % des patients sous placebo et 39,1 % des sujets traités par l’infliximab pour injection. Le motif d’abandon des perfusions à l’étude le plus fréquent a été l’absence d’efficacité, survenue chez près de deux fois plus de patients sous placebo que de sujets traités par l’infliximab pour injection (46,3 % vs 24,3 %, respectivement). Au total, 29,1 % des sujets de l’étude ACT 2 ont cessé de recevoir les perfusions à l’étude avant la semaine 22. Plus précisément, 45,5 % des sujets sous placebo et 20,7 % des sujets traités par l’infliximab pour injection ont cessé les perfusions à l’étude. Comme observé dans l’étude ACT 1, le motif le plus fréquent de l’abandon des perfusions dans l’étude ACT 2 a été le manque d’efficacité, survenue chez 32,5 % des patients sous placebo et chez 16,6 % des sujets traités par l’infliximab pour injection.
Dans les études ACT 1 et ACT 2, la réponse au traitement par l’infliximab pour injection s’est révélée invariablement supérieure à la réponse au placebo, comme en témoignent tous les sous-scores Mayo aux semaines 8, 30 et 54 (ACT 1 seulement) (tableau 37).
Tableau 37 – Proportion de sujets des études ACT 1 et ACT 2 dont les sous-scores Mayo dénotaient une absence d’activité de la maladie ou une faible activité
| ACT 1 | ACT 2 | |||||
| Infliximab pour injection | Infliximab pour injection | |||||
| Placebo | 5 mg/kg | 10 mg/kg | Placebo | 5 mg/kg | 10 mg/kg | |
| (n = 121) | (n = 121) | (n = 122) | (n = 123) | (n = 121) | (n = 120) | |
| Fréquence des selles | ||||||
| Début de l’étude | 16,5 % | 16,5 % | 9,8 % | 13,0 % | 15,7 % | 16,7 % |
| Semaine 8 | 34,7 % | 59,5 % | 58,2 % | 31,7 % | 62,8 % | 59,2 % |
| Semaine 30 | 34,7 % | 51,2 % | 52,5 % | 30,9 % | 50,4 % | 53,3 % |
| Semaine 54 | 31,4 % | 52,1 % | 50,8 % | s.o. | s.o. | s.o. |
| Rectorragie | ||||||
| Début de l’étude | 53,7 % | 39,7 % | 47,5 % | 43,1 % | 57,0 % | 45,8 % |
| Semaine 8 | 73,6 % | 86,0 % | 80,3 % | 63,4 % | 81,8 % | 85,0 % |
| Semaine 30 | 65,3 % | 73,6 % | 71,3 % | 56,9 % | 75,2 % | 80,0 % |
| Semaine 54 | 62,0 % | 69,4 % | 67,2 % | s.o. | s.o. | s.o. |
| Évaluation globale du médecin | ||||||
| Début de l’étude | 4,1 % | 5,8 % | 2,5 % | 3,3 % | 5,0 % | 3,3 % |
| Semaine 8 | 43,8 % | 73,6 % | 63,9 % | 35,0 % | 68,6 % | 65,8 % |
| Semaine 30 | 35,5 % | 57,0 % | 54,9 % | 35,0 % | 54,5 % | 62,5 % |
| Semaine 54 | 26,4 % | 52,9 % | 53,3 % | s.o. | s.o. | s.o. |
| Résultats endoscopiques | ||||||
| Début de l’étude | 0,0 % | 0,0 % | 0,0 % | 0,8 % | 0,0 % | 1,7 % |
| Semaine 8 | 33,9 % | 62,0 % | 59,0 % | 31,7 % | 60,3 % | 62,5 % |
| Semaine 30 | 25,6 % | 51,2 % | 51,6 % | 32,5 % | 50,4 % | 59,2 % |
| Semaine 54 | 20,7 % | 49,6 % | 50,8 % | s.o. | s.o. | s.o. |
Aux semaines 8 et 30 des études ACT 1 et ACT 2, une proportion significativement plus élevée de sujets en rémission clinique a été observée dans les groupes infliximab pour injection que dans les groupes placebo (p ≤ 0,003 pour tous les éléments comparés) (tableau 38). La rémission a persisté (c’est-à-dire qu’elle a été constatée aux semaines 8 et 30) chez plus de sujets traités par l’infliximab pour injection que de sujets du groupe placebo. Parmi les sujets sous corticothérapie au début de l’étude, ceux qui avaient reçu de l’infliximab pour injection durant l’une ou l’autre des études étaient proportionnellement et significativement plus nombreux à obtenir une rémission clinique à la semaine 30 et à pouvoir abandonner la corticothérapie que les sujets du groupe placebo (22,3 % contre 7,2 %, respectivement).
Dans l’étude ACT 1, la proportion de sujets en rémission clinique à la semaine 54 et la proportion de sujets en rémission soutenue jusqu’à la semaine 54 (c.-à-d. les patients qui étaient également en rémission clinique aux semaines 8, 30 et 54) se sont révélées significativement plus importantes chez les sujets sous infliximab pour injection que chez ceux du groupe placebo. Environ deux fois plus de sujets du groupe sous infliximab pour injection que de sujets du groupe placebo présentaient une rémission clinique à la semaine 54 et ont pu cesser la corticothérapie (tableau 38).
Tableau 38 – Proportion de sujets en rémission clinique, en rémission soutenue, ainsi qu’en rémission clinique et ayant pu abandonner la corticothérapie
| Sujets répartis aléatoirement | ACT 1 | ACT 2 | ||||
| Infliximab pour injection | Infliximab pour injection | |||||
| Placebo | 5 mg/kg | 10 mg/kg | Placebo | 5 mg/kg | 10 mg/kg | |
| n = 121 | n = 121 | n = 122 | n = 123 | n = 121 | n = 120 | |
| Sujets en rémission clinique à la semaine 8 | 14,9 % | 38,8 % | 32,0 % | 5,7 % | 33,9 % | 27,5 % |
| Valeur p | < 0,001 | 0,002 | < 0,001 | < 0,001 | ||
Sujets en rémission clinique à la semaine 30 | 15,7 % | 33,9 % | 36,9 % | 10,6 % | 25,6 % | 35,8 % |
| Valeur p | 0,001 | < 0,001 | 0,003 | < 0,001 | ||
| Sujets en rémission soutenue jusqu’à la semaine 30 (rémission clinique aux semaines 8 et 30) | 8,3 % | 23,1 % | 26,2 % | 2,4 % | 14,9 % | 22,5 % |
| Valeur p | 0,001 | < 0,001 | < 0,001 | < 0,001 | ||
Sujets en rémission clinique à la semaine 54 | 16,5 % | 34,7 % | 34,4 % | s.o. | s.o. | s.o. |
| Valeur p | 0,001 | 0,001 | ||||
Sujets en rémission soutenue jusqu’à la semaine 54 (rémission clinique aux semaines 8, 30 et 54) | 6,6 % | 19,8 % | 20,5 % | s.o. | s.o. | s.o. |
| Valeur p | 0,002 | 0,002 | ||||
Sujets sous corticothérapie au début de l’étude | 79 | 70 | 73 | 60 | 60 | 66 |
Sujets en rémission clinique à la semaine 30 et ayant pu abandonner la corticothérapie | 10,1 % | 24,3 % | 19,2 % | 3,3 % | 18,3 % | 27,3 % |
| Valeur p | 0,030 | 0,125 | 0,010 | < 0,001 | ||
Sujets en rémission clinique à la semaine 54 et ayant pu abandonner la corticothérapie | 8,9 % | 25,7 % | 16,4 % | s.o. | s.o. | s.o. |
| Valeur p | 0,006 | 0,149 | s.o. | s.o. | s.o. | |
On parlait de cicatrisation de la muqueuse à l’obtention d’un sous-score endoscopique (composante du score Mayo) de 0 ou 1. Aux semaines 8, 30 et 54 de l’étude ACT 1 et aux semaines 8 et 30 de l’étude ACT 2, on a noté un pourcentage significativement plus élevé de cas de cicatrisation de la muqueuse dans les groupes ayant reçu les doses de 5 mg/kg et de 10 mg/kg que dans les groupes placebo (tableau 39). Par ailleurs, dans les deux études, le nombre de cas de cicatrisation était comparable entre les deux groupes infliximab pour injection, indépendamment de la dose administrée.
Tableau 39 – Proportion de sujets dont la muqueuse avait cicatrisé
| ACT 1 | ACT 2 | |||||
| Infliximab pour injection | Infliximab pour injection | |||||
| Cicatrisation de la muqueuse1 | Placebo | 5 mg/kg | 10 mg/kg | Placebo | 5 mg/kg | 10 mg/kg |
| Sujets répartis aléatoirement | n = 121 | n = 121 | n = 122 | n = 123 | n = 121 | n = 120 |
| À la semaine 8 | 33,9 % | 62,0 % | 59,0 % | 30,9 % | 60,3 % | 61,7 % |
| Valeur p | < 0,001 | < 0,001 | < 0,001 | < 0,001 | ||
| À la semaine 30 | 24,8 % | 50,4 % | 49,2 % | 30,1 % | 46,3 % | 56,7 % |
| Valeur p | < 0,001 | < 0,001 | 0,009 | < 0,001 | ||
| À la semaine 54 | 18,2 % | 45,5 % | 46,7 % | s.o. | s.o. | s.o. |
| Valeur p | < 0,001 | < 0,001 | ||||
- 1. Il se pourrait que le pourcentage de cas de cicatrisation de la muqueuse ne corresponde pas au pourcentage de personnes ayant obtenu un résultat de 0 ou 1 au sous-score endoscopique de Mayo. Cela s’explique par un traitement différent des données dans l’analyse des deux études.
Dans les études ACT 1 et ACT 2, la qualité de vie liée à la santé a été évaluée au moyen des questionnaires IBDQ et SF-36. L’IBDQ est spécialement conçu pour les personnes atteintes d’une maladie inflammatoire des intestins, tandis que le SF-36 est un questionnaire général sur l’état de santé communément utilisé pour évaluer le bien-être physique et mental de personnes présentant divers états pathologiques.
Les scores médians totaux obtenus au début de l’étude pour le questionnaire IBDQ étaient comparables dans tous les groupes étudiés. Aux semaines 8 et 30 des études ACT 1 et ACT 2 et à la semaine 54 de l’étude ACT 1, on notait dans le groupe sous infliximab pour injection combiné une amélioration médiane plus marquée par rapport au début de l’étude que dans le groupe placebo (p < 0,001 pour tous les éléments comparés) (tableau 40). Des améliorations similaires ont également été observées pour les 4 composantes du score IBDQ (intestinale, émotionnelle, physique et sociale) (p ≤ 0,015 pour tous les éléments de comparaison du groupe infliximab pour injection combiné et du groupe placebo). Tant à la semaine 8 qu’à la semaine 30 des études ACT 1 et ACT 2 ainsi qu’à la semaine 54 de l’étude ACT 1, l’amélioration des cotes sommaires attribuées aux composantes physique et mentale du SF-36 était plus marquée chez les sujets du groupe infliximab pour injection combiné que dans le groupe placebo (p ≤ 0,044 pour tous les éléments de comparaison) (tableau 40). Tableau 40 – Résumé [moyenne (médiane)] des valeurs initiales et des variations du score IBDQ total et des cotes sommaires attribuées aux composantes physique et mentale du SF-36
| ACT 1 | ACT 2 | |||
| Placebo | Infliximab pour injection, valeur p | Placebo | Infliximab pour injection*, valeur p | |
| Sujets répartis aléatoirement | 121 | 243 | 123 | 241 |
| IBDQ | ||||
| Total | ||||
| Début de l’étude | 123 (121) | 127 (127) | 125 (127) | 128 (127) |
| Variation à la semaine 8 | 21 (16) | 39 (36), < 0,001 | 20 (7) | 37 (34), < 0,001 |
| Variation à la semaine 30 | 18 (0) | 34 (27), < 0,001 | 18 (0) | 34 (29), < 0,001 |
| Variation à la semaine 54 | 13 (0) | 32 (23), < 0,001 | s.o. | s.o. |
| SF-36 | ||||
| Sommaire de la composante physique | ||||
| Début de l’étude | 36,5 (35,9) | 38,0 (37,8) | 39,0 (39,1) | 39,5 (39,5) |
| Variation à la semaine 8 | 4,5 (1,4) | 6,2 (5,0), 0,042 | 2,9 (0,0) | 6,5 (5,2), < 0,001 |
| Variation à la semaine 30 | 3,4 (0,0) | 5,7 (2,6), 0,044 | 2,6 (0,0) | 5,3 (4,6), 0,007 |
| Variation à la semaine 54 | 2,7 (0,0) | 6,0 (2,5), 0,002 | s.o. | s.o. |
| Sommaire de la composante mentale | ||||
| Début de l’étude | 39,5 (38,8) | 41,2 (42,7) | 39,3 (39,0) | 40,3 (42,3) |
| Variation à la semaine 8 | 3,1 (0,0) | 6,1 (3,6), 0,020 | 3,0 (0,0) | 6,2 (3,2), 0,003 |
| Variation à la semaine 30 | 3,1 (0,0) | 5,9 (1,8), 0,012 | 4,4 (0,0) | 6,5 (3,5), 0,021 |
| Variation à la semaine 54 | 1,3 (0,0) | 5,1 (0,0), 0,001 | s.o. | s.o. |
* Groupes recevant les doses de 5 et 10 mg/kg d’infliximab combinés
Après regroupement des données des études ACT 1 et ACT 2, on constate que le nombre moyen d’hospitalisations liées à la colite ulcéreuse entre le début de l’étude et la semaine 30 était deux fois moins élevé dans le groupe infliximab pour injection combiné que dans le groupe placebo (9 hospitalisations contre 18 pour 100 sujets, p = 0,005). Aucune différence notable n’a été remarquée à ce sujet entre les doses de 5 mg/kg et de 10 mg/kg d’infliximab pour injection : dans les deux cas, le nombre moyen d’hospitalisations en raison d’une colite ulcéreuse était significativement moins élevé que dans le groupe placebo (p ≤ 0,030). Un avantage similaire a été observé jusqu’à la semaine 54 dans l’étude ACT 1.
Dans les études ACT 1 et ACT 2, le temps écoulé avant la première hospitalisation liée à la colite ulcéreuse s’est révélé plus long dans le groupe d’infliximab pour injection combiné que dans le groupe placebo.
Après les 54 semaines de traitement de l’étude ACT 1 ou les 30 semaines de l’étude ACT 2, les patients chez qui, de l’avis de l’investigateur, la poursuite du traitement avec le médicament à l’étude serait bénéfique pouvaient être admis à une phase de prolongation de l’étude pour une durée pouvant atteindre 3 ans. Les patients qui recevaient le médicament à l’étude dans le cadre des études ACT 1 et ACT 2 étaient encouragés à participer à une phase de suivi observationnelle à long terme sur l’innocuité du médicament, après avoir fini ou abandonné l’étude sur la colite ulcéreuse ou sa phase de prolongation. Par ailleurs, les patients des études ACT 1 et ACT 2 qui n’étaient pas allés au bout de la période de suivi de 54 semaines après la première perfusion et qui n’avaient pas participé à la phase de suivi à long terme sur l’innocuité ont été encouragés à participer à une sous-étude de chacune des études ACT, afin de permettre de recueillir de façon rétrospective des données ciblées sur les hospitalisations et les interventions chirurgicales liées à la colite ulcéreuse, y compris la colectomie.
Le temps écoulé avant la colectomie a été mesuré chez tous les patients ayant participé aux études sur la colite ulcéreuse pendant les 54 semaines qui suivaient la première perfusion de l’étude. Les données sur la colectomie étaient regroupées et provenaient des études ACT 1 et ACT 2 (y compris les données recueillies de façon rétrospective), de la phase de prolongation de l’étude ACT 2 et du suivi à long terme sur l’innocuité. Des données complètes de suivi sur la colectomie ont été recueillies chez 630 des 728 patients des études ACT; ces données étaient incomplètes chez 98 patients (13,5 %). Des données de suivi complètes sur la colectomie ont été obtenues de manière rétrospective chez 37 de ces 630 patients. La proportion de patients ayant fait l’objet d’une colectomie à n’importe quel moment au cours des 54 semaines qui suivaient la première perfusion s’établit de la façon suivante : 11,6 % (28/242) dans le groupe infliximab pour injection à 5 mg/kg, 7,4 % (18/242) dans le groupe infliximab pour injection à 10 mg/kg et 14,8 % (36/244) dans le groupe placebo.
Colite ulcéreuse chez les enfants
Tableau 41 – Caractéristiques démographiques des patients ayant participé à l’étude sur la colite ulcéreuse menée chez les enfants et méthode utilisée
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen (tranche) | Sexe et race n (%) |
| T72 | Étude de phase III, multicentrique, à répartition aléatoire, sans insu et à groupes parallèles | Perfusions intraveineuses d’infliximab pour injection de 5 mg/kg chez tous les patients aux semaines 0, 2 et 6. Les patients ayant obtenu une réponse clinique à la semaine 8 ont été répartis aléatoirement pour recevoir un traitement d’entretien à l’aide de perfusions intraveineuses d’infliximab pour injection de 5 mg/kg administrées soit toutes les 8 semaines jusqu’à la semaine 46, soit toutes les 12 semaines jusqu’à la semaine 42. | 60 6 sur 15 (âgés de 6 à 11 ans) et 23 sur 45 (âgés de 12 à 17 ans) ont poursuivi l’étude jusqu’à la fin. | 14,5 (de 6,0 à 17,0 ans) | Sexe : garçons : 28 (46,7) filles : 32 (53,3) Race : blanche : 49 (81,7) noire : 5 (8,3) asiatique : 3 (5,0) autre : 3 (5,0) |
L’innocuité et l’efficacité de l’infliximab pour injection ont été évaluées dans une étude clinique de phase III, multicentrique, à répartition aléatoire, sans insu et à groupes parallèles, regroupant 60 enfants et adolescents âgés de 6 à 17 ans (âge médian de 14,5 ans) atteints de colite ulcéreuse évolutive modérée ou sévère (score Mayo de 6 à 12; sous-score endoscopique ≥ 2) et dont la réponse aux traitements standard était insuffisante (étude Peds UC). Au début de l’étude, 53 % des patients prenaient des immunomodulateurs (6-MP/AZA/MTX), 53 %, des aminosalicylés et 62 %, des corticostéroïdes. L’arrêt du traitement par des immunomodulateurs et la réduction de la dose de corticostéroïdes étaient permis après la semaine 0.
Tous les patients ont reçu un traitement d’induction par l’infliximab pour injection à 5 mg/kg aux semaines 0, 2 et 6. Les patients (au nombre de 15) qui n’avaient pas répondu à l’infliximab pour injection à la semaine 8 ont cessé de recevoir le médicament, mais sont revenus pour des visites de suivi de l’innocuité. À la semaine 8, 45 patients ont été répartis aléatoirement, selon un rapport de 1:1, dans l’un des deux groupes de traitement d’entretien suivants : infliximab pour injection à 5 mg/kg administré toutes les 8 semaines jusqu’à la semaine 46, ou infliximab pour injection à 5 mg/kg administré toutes les 12 semaines jusqu’à la semaine 42.
Un résumé des caractéristiques démographiques des patients ayant participé à l’étude sur la colite ulcéreuse menée chez les enfants et la méthode utilisée sont présentés au tableau 41.
Le paramètre d’évaluation principal était la réponse clinique à la semaine 8, définie par une baisse du score Mayo ≥ 30 % et ≥ 3 points par rapport aux valeurs initiales, associée à une réduction ≥ 1 du sous-score de rectorragie ou encore à un sous-score de rectorragie évalué à 0 ou à 1.
Les paramètres d’évaluation secondaires majeurs comprenaient la rémission clinique évaluée par le score Mayo à la semaine 8, la rémission évaluée par le score PUCAI (Pediatric Ulcerative Colitis Activity Index [indice pédiatrique d’activité de la colite ulcéreuse]) aux semaines 8 et 54, et la cicatrisation de la muqueuse à la semaine 8. Chez les patients qui recevaient des corticostéroїdes au début de l’étude, la réduction de l’emploi médian de corticostéroïdes ainsi que la rémission conjuguée à l’élimination du recours aux corticostéroїdes à la semaine 54 ont été évaluées dans le cadre d’analyses prédéfinies, mais pas en tant que paramètres principaux ou secondaires d’évaluation de l’efficacité.
Résultats de l’étude
Réponse clinique, rémission clinique et cicatrisation de la muqueuse
Des 60 patients traités, 44 (73,3 %) présentaient une réponse clinique à la semaine 8 (IC à 95 % : 62,1 % à 84,5 %). La proportion de patients ayant obtenu une réponse clinique à la semaine 8 était similaire chez les patients qui prenaient des immunomodulateurs en concomitance au début de l’étude (72 %) et chez ceux qui n’en prenaient pas (75 %).
La rémission clinique était définie par un score Mayo ≤ 2 points et par l’absence d’un sous-score individuel > 1. La rémission était également définie par un score PUCAI < 10 points. À la semaine 8, l’infliximab pour injection avait permis d’obtenir une rémission clinique chez 40 % des patients (24/60) d’après le score Mayo, et chez 33,3 % des patients (17/51) d’après le score PUCAI.
La proportion de patients en rémission à la semaine 54 d’après le score PUCAI était de 38 % (8/21) dans le groupe qui recevait le traitement d’entretien toutes les 8 semaines et de 18 % (4/22) dans le groupe qui le recevait toutes les 12 semaines.
Il a été nécessaire d’augmenter la dose à 10 mg/kg aux 8 semaines chez 9 des 22 patients qui recevaient des perfusions de 5 mg/kg d’infliximab pour injection administrées à intervalles de 8 semaines.
La cicatrisation de la muqueuse était définie par un score endoscopique (composante du score Mayo) de 0 ou 1. À la semaine 8, 68,3 % (41/60) des patients présentaient une cicatrisation de la muqueuse et 33,3 % (20/60) affichaient un sous-score endoscopique de 0 (indiquant un état normal ou une maladie inactive).
Dans l’ensemble, bien que certaines différences aient été notées entre les groupes d’âge pour ce qui est des paramètres d’efficacité évalués, le médicament a fait preuve d’efficacité dans les deux groupes d’âge et aucune tendance persistante dénotant une efficacité supérieure dans l’un ou l’autre des groupes d’âge n’est ressortie de l’étude. Les différences notées entre le groupe des 6 à 11 ans et celui des 12 à 17 ans, cependant, sont difficiles à évaluer en raison de la faible taille de l’échantillon, en particulier dans le groupe des 6 à 11 ans (15 patients).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité aiguë et toxicité avec des doses multiples
Comme le chimpanzé est la seule espèce affichant une réactivité croisée s’apparentant à celle de l’humain, les études sur l’innocuité effectuées chez cet animal fournissent les données les plus pertinentes concernant l’innocuité de l’administration d’infliximab à des humains. Bien que l’infliximab n’inhibe pas le TNFα chez le rat, on a réalisé des études de toxicité portant sur une dose unique et sur des doses répétées administrées pendant une semaine uniquement pour évaluer les effets potentiels non spécifiques du médicament.
Dans les études effectuées chez le rat, on a observé des modifications hépatiques très légères et réversibles (hyperplasie des cellules de Kupffer et hyperplasie hépatocellulaire) de même qu’une légère baisse du nombre d’érythrocytes, du taux d’hémoglobine et de l’hématocrite lors de l’administration de doses uniques ≥ 10 mg/kg et de 7 doses quotidiennes ≥ 10 mg/kg/jour. Ces modifications ne sont pas imputables aux effets pharmacodynamiques de l’anticorps, car l’infliximab ne neutralise pas la cytotoxicité du TNFα chez le rat. Elles résultent probablement d’une réponse normale du système réticulo-endothélial du rat à l’administration de fortes doses d’anticorps chimérique (homme-souris), protéine tout à fait étrangère à cet animal de laboratoire. Par conséquent, on estime que les effets hématologiques et hépatiques liés à l’infliximab observés chez le rat ne peuvent pas s’appliquer à l’humain.
Plusieurs études portant sur l’innocuité de l’infliximab ont été réalisées chez des chimpanzés. Les résultats de ces études ont montré que l’infliximab était bien toléré à des doses pouvant atteindre 30 mg/kg/jour administrées pendant au moins 3 jours consécutifs et à des doses pouvant atteindre 15 mg/kg/jour administrées pendant au moins 5 jours. Durant ces études chez le chimpanzé, on n’a noté aucun signe de toxicité liée à l’infliximab, y compris des effets hépatiques ou hématologiques anormaux comme ceux que l’on a observés chez le rat. Lors de ces études, on a démontré que des doses uniques d’infliximab pouvant atteindre 30 mg/kg, soit 6 fois la dose unique proposée chez l’humain (5 mg/kg), pouvaient être administrées sans entraîner de signes manifestes de toxicité. En outre, l’infliximab a été administré à des chimpanzés à des doses uniques pouvant atteindre 30 mg/kg, jusqu’à concurrence d’une dose totale de 90 mg/kg (dose de 30 mg/kg × 3) sur 3 jours consécutifs, sans produire de signes manifestes de toxicité; cette dose correspond à environ 3,5 à 6,0 fois la dose totale de 15 mg/kg (dose de 5 mg/kg × 3) proposée chez l’humain pour administration aux semaines 0, 2 et 6 afin d’obtenir la fermeture de fistules et dans le traitement de la maladie de Crohn modérée à sévère (dose de 5 mg/kg × 5) à des intervalles de 8 semaines.
Comme le chimpanzé est la seule espèce qui affiche une réactivité croisée à l’égard de l’infliximab, une étude de toxicité de six mois a été réalisée chez des souris à l’aide de l’anticorps monoclonal anti-TNFα murin (cV1q), un analogue murin de l’anti-TNFα d’origine humaine. Au total, 120 souris ont reçu hebdomadairement soit l’excipient seul (témoin), soit 10 ou 40 mg/kg de cV1q par voie intraveineuse. Chaque groupe a été divisé en groupes d’autopsie nommés comme suit : « intérimaire » (semaine 13), « principal » (semaine 26) et « récupération » (semaine 39). On n’a constaté aucun effet du traitement par le cV1q sur les observations cliniques, le poids corporel, la consommation d’aliments, les paramètres hématologiques et biochimiques, ou les yeux. Aucun signe pathologique considéré comme lié au traitement n’a été noté. Par conséquent, la dose sans effet nocif observé (DSENO) est supérieure à 40 mg/kg. La portée clinique des résultats des études de toxicité réalisées au moyen d’un anticorps monoclonal anti-TNFα propre à une espèce et testé en milieu homologue est incertaine.
Cancérogénicité
Aucune observation n’a laissé entrevoir une éventuelle activité carcinogène ou mutagène lors des études de laboratoire (in vivo et in vitro) portant sur l’infliximab; de même, aucun effet carcinogène ni mutagène n’a été associé à l’un des excipients entrant dans la composition de l’infliximab.
On a utilisé des lymphocytes humains pour évaluer in vitro le potentiel de production d’aberrations chromosomiques par l’infliximab. Dans l’épreuve microsomique sur lame réalisée sur Salmonella typhimurium et Escherichia coli, on a évalué la capacité de l’infliximab à produire des mutations inverses. Les effets clastogènes potentiels de la substance ont été établis in vivo au moyen de l’épreuve du micronoyau chez la souris. L’infliximab n’a montré aucune activité mutagène dans aucune des trois épreuves.
L’infliximab ne provoque pas d’immunosuppression générale. Les analyses ont révélé que les formules leucocytaires des chimpanzés traités par de fortes doses d’infliximab n’ont été que très faiblement affectées par l’administration du médicament.
Toxicologie pour la reproduction et le développement
On n’a pas effectué d’études non cliniques relatives aux effets toxiques de l’infliximab sur la reproduction et le développement, car la réactivité croisée interespèces de l’infliximab se limite aux chimpanzés. Par conséquent, les études classiques de toxicité sur la reproduction et le développement (segments I, II et III) effectuées chez les rats et les lapins seraient considérées comme n’étant pas adaptées à la récolte de données pertinentes sur le potentiel de production d’effets néfastes de l’infliximab sur la reproduction ou le développement chez l’humain.
Des études exhaustives de toxicité sur le développement ont été réalisées chez la souris à l’aide d’un anticorps monoclonal anti-TNFα murin (cV1q). Analogue à l’infliximab, cet anticorps de substitution se fixe spécifiquement au TNFα de la souris et le neutralise. Les études en question ont montré que le cV1q, administré par voie intraveineuse à raison de 10 ou de 40 mg/kg/dose à des souris gravides les jours 6 et 12 de la gestation, ne produisait pas d’effet toxique chez la mère ni sur l’organisme en développement. La portée clinique des résultats des études relatives aux effets toxiques sur le développement réalisées au moyen d’un anticorps monoclonal anti-TNFα propre à une espèce et testé en milieu homologue est incertaine. L’infliximab ne doit être administré à une femme enceinte qu’en cas d’absolue nécessité (voir 7.1.1 Grossesse).
Une autre étude de toxicité sur la reproduction en général et la fertilité a été réalisée. Les souris mâles ont reçu de façon hebdomadaire soit l’excipient seul, soit 10 ou 40 mg/kg de cV1q 56 jours (8 semaines) avant de cohabiter avec les femelles, pendant toute la période de cohabitation de 2 semaines, ainsi que pendant la semaine précédant l’euthanasie. Pour leur part, les souris femelles ont reçu les mêmes doses 2 semaines avant de cohabiter avec les mâles (pendant 14 jours au maximum), ainsi que les jours 0 et 7 de la gestation présumée. On n’a constaté aucun effet important d’ordre toxicologique sur le cycle œstral, la fertilité, le transport tubaire, la gestation, l’implantation, le développement des embryons avant leur implantation, la libido (temps écoulé avant l’accouplement), le poids des organes reproducteurs et la maturation du sperme dans l’épididyme. La portée clinique des résultats des études de toxicité sur le développement réalisées au moyen d’un anticorps monoclonal anti-TNFα propre à une espèce et testé en milieu homologue est incertaine. L’infliximab ne devrait être administré à une femme enceinte qu’en cas d’absolue nécessité (voir 7.1.1 Femmes enceintes).
Toxicologie particulière
Tolérance locale
On a évalué le pouvoir irritant local de l’infliximab à une concentration de 5 mg/mL chez des lapins après une perfusion unique (3 heures) par voie intraveineuse, ou encore après administration intramusculaire ou sous-cutanée. Les résultats obtenus avec ces trois voies d’administration ont montré que l’infliximab était bien toléré et qu’il ne produisait pas d’irritation considérée comme étant d’importance clinique. L’infliximab doit être reconstitué et dilué pour atteindre une concentration pouvant varier de 0,4 à 4,0 mg/mL avant d’être administré par perfusion. En outre, la durée de perfusion recommandée est d’au moins 2 heures (voir 4.4 Administration). Par conséquent, la concentration de l’infliximab (5 mg/mL) et la durée de la perfusion (3 heures) évaluées dépassaient celles qui sont recommandées chez l’humain.
Réponse de l’hôte à l’infliximab
On n’a décelé aucune réponse immunitaire chez 4 macaques de Buffon ayant reçu 4 traitements par l’infliximab qui ont été évalués pendant une période de 14 semaines après le dernier traitement. Chez les souris transgéniques Tg197, l’infliximab s’est souvent révélé immunogène. Toutefois, chez les souris normales, l’administration de multiples doses d’infliximab semble avoir produit des effets tolérogènes. La pertinence de ces études quant à l’immunogénicité de l’infliximab chez l’humain est incertaine pour les raisons suivantes : l’infliximab est essentiellement une protéine étrangère à ces espèces, les animaux généralement traités ne présentaient pas de symptômes de la maladie de Crohn, ils n’étaient pas traités à l’aide de médicaments concomitants indiqués dans les maladies inflammatoires de l’intestin et, souvent, ne possédaient pas de TNFα pouvant être reconnu par l’infliximab.
Réactivité croisée in vitro avec des tissus humains
Deux études portant sur la réactivité croisée in vitro ont été effectuées sur des spécimens sains de tissus d’humains adultes. Dans la première étude, on a observé des réactions dans les cellules de Kupffer du foie, dans les macrophages des ganglions lymphatiques ainsi que dans des cellules mononucléées de la peau et des reins. Les réactions observées dans ces organes étaient attendues et ont été considérées comme physiologiques en raison de la présence de TNFα dans les cellules en question. On a réalisé une seconde étude sur la réactivité croisée in vitro avec des tissus humains normaux en recourant à une méthode plus sensible afin de déceler la présence d’infliximab. Dans cette étude, on a noté que les réactions visaient les cellules mononucléées et les cellules du stroma de nombreux tissus. Ces réactions étaient conformes aux modes d’expression cellulaire et tissulaire connus du TNFα. On n’a observé aucune réaction croisée imprévue faisant intervenir d’autres cellules et tissus.
17 MONOGRAPHIES AYANT SERVI DE RÉFÉRENCE
PrREMICADE®, poudre pour solution stérile et lyophilisée, 100 mg/fiole, numéro de contrôle 281343, monographie de produit, Janssen Inc. (26 mars 2024)