


Monographie de produit - Rymti
1 INDICATIONS
Les indications ont été accordées en fonction de la similarité entre RYMTI et le médicament biologique de référence ENBREL.
RYMTI (étanercept) est indiqué pour :
- le traitement des poussées évolutives des formes modérées ou graves de la polyarthrite rhumatoïde chez les adultes. Le traitement est efficace pour réduire les signes et les symptômes de la polyarthrite rhumatoïde, induire une réponse clinique marquée, inhiber la détérioration structurale et améliorer la capacité physique. Le traitement par RYMTI peut être instauré en association avec le méthotrexate (MTX) chez les adultes ou être utilisé seul;
- atténuer les signes et les symptômes des poussées évolutives des formes modérées ou graves d’arthrite juvénile idiopathique polyarticulaire chez les patients âgés de 4 à 17 ans qui n’ont pas réagi de façon satisfaisante à au moins un traitement antirhumatismal de fond. L’efficacité et l’innocuité du produit n’ont pas été établies chez les enfants de moins de 4 ans;
- atténuer les signes et les symptômes associés à la détérioration structurale provoquée par les poussées évolutives du rhumatisme psoriasique, inhiber la progression de ces lésions et améliorer la fonction physique chez les adultes atteints de rhumatisme psoriasique. RYMTI peut être associé au méthotrexate chez les adultes qui n’ont pas répondu adéquatement au méthotrexate seul;
- réduire les signes et les symptômes des poussées évolutives de la spondylarthrite ankylosante;
- traiter les adultes atteints d’une forme chronique, modérée ou grave, de psoriasis en plaques dont le cas relève d’un traitement général ou de la photothérapie;
- traiter les enfants âgés de 4 à 17 ans qui sont atteints d’une forme chronique grave de psoriasis en plaques et dont le cas relève d’un traitement général ou de la photothérapie. Les données sur l’innocuité et l’efficacité du produit dans le groupe des 4 à 6 ans sont limitées.
Une amélioration peut se manifester après seulement une semaine de traitement par l’étanercept chez les adultes, et dans les deux premières semaines chez l’enfant atteint d’arthrite juvénile idiopathique et les quatre premières semaines chez l’enfant atteint de psoriasis en plaques. L’effet du médicament culmine généralement en moins de trois mois dans les deux cas et persiste ensuite tout au long du traitement. Certains patients voient leur état s’améliorer encore davantage après trois mois de traitement par l’étanercept.
En règle générale, l’arrêt du traitement par l’étanercept s’est soldé par la réapparition des symptômes arthritiques au cours du mois suivant. Dans les essais cliniques ouverts, la reprise du traitement chez des adultes ayant cessé de prendre l’étanercept pendant 18 mois au maximum a produit une réponse de la même ampleur que celle observée chez les sujets ayant reçu l’étanercept sans interruption. Chez les enfants atteints d’arthrite juvénile idiopathique, la reprise du traitement après un arrêt pouvant atteindre quatre mois a également donné lieu à une réponse favorable.
1.1 Enfants
L’efficacité et l’innocuité du produit n’ont pas été établies chez les enfants de moins de 4 ans.
RYMTI est indiqué dans le traitement de l’arthrite juvénile idiopathique polyarticulaire chez les patients âgés de 4 à 17 ans qui n’ont pas répondu de façon satisfaisante à au moins un traitement antirhumatismal de fond ainsi que chez les patients âgés de 4 à 17 ans atteints de la forme chronique du psoriasis en plaques dont le cas relève d’un traitement général ou de la photothérapie. Les données sur l’innocuité et l’efficacité du produit dans le traitement de la forme chronique du psoriasis en plaques chez le groupe des 4 à 6 ans sont limitées (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Enfants).
Seuls les enfants qui pèsent 63 kg (138 livres) ou plus et qui n’exige pas une posologie reposant sur le poids corporel, peuvent être traités par RYMTI en seringues préremplies jetables à 50 mg ou en autoinjecteurs à 50 mg. Les patients qui pèsent moins de 63 kg doivent recevoir une dose précise sur une base de mg/kg au moyen d’autres produits d’étanercept (voir POSOLOGIE ET ADMINISTRATION).
1.2 Personnes âgées
Quatre cent quatre-vingts patients atteints de polyarthrite rhumatoïde ayant participé aux études cliniques étaient âgés de 65 ans ou plus. Dans l’ensemble, aucune différence d’innocuité ou d’efficacité n’a été observée entre ces patients et les patients plus jeunes.
Cent trente-huit patients atteints de psoriasis en plaques ayant participé aux études cliniques étaient âgés de 65 ans ou plus. Dans l’ensemble, aucune différence d’efficacité n’a été observée entre ces patients et les patients plus jeunes. Étant donné que les personnes âgées sont plus sensibles et prédisposées aux infections, il faut les traiter en faisant preuve de prudence (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées).
2 CONTRE-INDICATIONS
RYMTI est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section « Formes posologiques, concentration, composition et emballage ».
- Les patients souffrant ou risquant de souffrir d’une sepsie, notamment les patients porteurs du VIH ou présentant une immunodépression.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes Infections
- De graves infections entraînant l’hospitalisation ou la mort, y compris une sepsie, la tuberculose (TB), des infections fongiques envahissantes et d’autres infections opportunistes, ont été signalées chez des patients traités par des anti-TNF, y compris l’étanercept. La tuberculose pourrait être causée par une infection latente réactivée ou une nouvelle infection.
- Toute infection évolutive, que ce soit la tuberculose ou d’autres infections chroniques ou localisées, exclut la mise en route d’un traitement par RYMTI. L’apparition d’une infection grave ou d’une sepsie commande l’arrêt du traitement par RYMTI.
- La prudence est de mise quand on envisage d’administrer RYMTI à un patient ayant des antécédents d’infections récidivantes ou latentes, comme la TB, ou à un patient atteint d’une affection sous-jacente susceptible de le prédisposer aux infections, comme un diabète avancé ou mal maîtrisé.
- Avant de commencer un traitement par RYMTI, il faut déterminer si les patients présentent une TB évolutive ou latente. Lorsque la TB latente est diagnostiquée, il faut administrer un traitement antituberculeux avant d’instaurer celui par RYMTI.
- Pendant et après le traitement par RYMTI, les patients doivent faire l’objet d’une surveillance visant à détecter l’apparition de signes et de symptômes d’infection, notamment en vue de déceler la présence d’une tuberculose chez les patients dont les résultats aux épreuves de dépistage de la tuberculose latente effectuées avant le traitement se sont révélés négatifs (pour des renseignements détaillés, voir la section Infections graves et opportunistes).
Cancers
- Des cas de lymphomes et d’autres cancers, dont certains d’issue fatale, ont été signalés chez des enfants et des adolescents traités par un antagoniste du TNF, incluant RYMTI (pour des renseignements détaillés, voir la section Cancers, Enfants ci-dessous).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Le traitement par RYMTI doit être encadré et supervisé par un médecin qui connaît suffisamment bien la polyarthrite rhumatoïde, l’arthrite juvénile idiopathique, le rhumatisme psoriasique, la spondylarthrite ankylosante ou le psoriasis en plaques et qui s’est parfaitement familiarisé avec le bilan d’efficacité et d’innocuité de RYMTI. Les patients ne peuvent s’auto-injecter ce médicament que s’ils ont l’accord de leur médecin et à condition de pouvoir bénéficier, au besoin, d’un suivi médical. Ils devront avoir appris à mesurer et à s’injecter correctement la dose qui leur convient.
4.2 Posologie recommandée et ajustement de la posologie
Généralités
La dose de 50 mg doit être administrée en une seule injection sous-cutanée. La dose de 50 mg peut également être administrée en deux injections sous-cutanées de 25 mg.
Si RYMTI est administré en deux injections de 25 mg chez les adultes ou les enfants, les deux injections doivent être données soit une fois par semaine le même jour ou à trois ou quatre jours d’écart.
Adultes atteints de polyarthrite rhumatoïde, de rhumatisme psoriasique ou de spondylarthrite ankylosante
La posologie de RYMTI recommandée pour les adultes atteints de polyarthrite rhumatoïde, de rhumatisme psoriasique ou de spondylarthrite ankylosante est de 50 mg par semaine. Il est possible de poursuivre la prise de méthotrexate, de glucocorticoïdes, de salicylés, d’anti-inflammatoires non stéroïdiens (AINS) ou d’analgésiques durant le traitement par RYMTI. Comme une étude portant sur l’administration de 50 mg d’étanercept deux fois par semaine à des patients atteints de polyarthrite rhumatoïde semble indiquer une incidence plus élevée d’effets indésirables alors que les taux de réponse ACR (American College of Rheumatology) sont similaires, les posologies supérieures à 50 mg par semaine ne sont pas recommandées.
Adultes atteints de psoriasis en plaques
La dose d’attaque de RYMTI recommandée chez les adultes atteints de psoriasis en plaques est de 50 mg deux fois par semaine (à trois ou quatre jours d’écart) pendant trois mois. Par la suite, il convient d’administrer la dose d’entretien de 50 mg par semaine. Une dose d’entretien de 50 mg administrée deux fois par semaine s’est également révélée efficace.
Enfants (atteints d’arthrite juvénile idiopathique ou de psoriasis en plaques)
RYMTI doit être administré par un adulte responsable ou sous la surveillance d’un tel adulte.
La posologie d’étanercept recommandée chez les enfants âgés de 4 à 17 ans présentant une poussée évolutive d’arthrite juvénile idiopathique polyarticulaire ou de psoriasis en plaques est de 0,8 mg/kg/semaine (maximum de 50 mg par semaine). Seuls les patients pédiatriques pesant 63 kg (138 livres) ou plus, qui ne nécessitent pas une posologie basée sur le poids, peuvent être traités avec la seringue préremplie ou l'auto-injecteur prérempli de 50 mg de RYMTI. RYMTI ne permet pas d'administrer un dosage précis aux patients pédiatriques de moins de 63 kg.
Dans les cas d’arthrite juvénile idiopathique, il est possible de poursuivre la prise de glucocorticoïdes, d’AINS et d’analgésiques durant le traitement par RYMTI.
L’administration concomitante de méthotrexate et de plus fortes doses d’étanercept n’a pas été étudiée chez les enfants.
4.3 Administration
Préparation de la solution de RYMTI présentée en seringues préremplies jetables ou en style autoinjecteurs préremplis à usage unique :
Laisser RYMTI atteindre la température ambiante (compter de 15 à 30 minutes environ) avant d’injecter le médicament. NE PAS enlever le capuchon qui recouvre l’aiguille de la seringue préremplie ou l’autoinjecteur tant que le médicament n’a pas atteint la température ambiante.
Avant de l’administrer, inspecter visuellement la solution afin d’y déceler la présence de particules ou d’un changement de couleur. Il est possible que la solution contienne de petites particules blanches de protéine. Ce n’est pas inhabituel dans le cas d’une solution de protéine. Ne pas l’injecter si elle est trouble, si elle a changé de couleur ou si elle contient des particules étrangères.
4.4 Dose oubliée
Il faut conseiller aux patients qui oublient de prendre une dose de RYMTI de s’injecter leur dose dès qu’ils se rendent compte de leur oubli, puis de prendre la dose suivante selon l’horaire habituel.
5 SURDOSAGE
La dose maximale tolérée d’étanercept n’a pas été établie chez l’être humain. Des études de toxicologie ont été menées chez le singe avec des doses allant jusqu’à 30 fois la dose administrée chez l’être humain, mais aucun signe de toxicité limitant la dose n’en est ressorti. Aucune toxicité limitante n’a été observée durant les essais cliniques portant sur l’étanercept. Dans le cadre d’une étude consacrée à l’endotoxémie, des doses uniques allant jusqu’à 60 mg/m2 ont été administrées par voie intraveineuse (i.v.) à 32 volontaires en bonne santé (25 sujets masculins et 7 sujets féminins) sans qu’aucun signe de toxicité limitante ait pu être mis en évidence. La plus forte dose évaluée chez des patients atteints de polyarthrite rhumatoïde a consisté en une seule dose d’attaque de 32 mg/m2 administrée par voie intraveineuse suivie de doses de 16 mg/m2 (~ 25 mg) administrées par voie sous-cutanée deux fois par semaine. Dans un essai portant sur la polyarthrite rhumatoïde, un patient s’est administré, par erreur, 62 mg s’étanercept par voie sous-cutanée deux fois par semaine durant trois semaines sans éprouver d’effets indésirables.
Pour traiter une surdose présumée, communiquez immédiatement avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION, ET EMBALLAGE
Pour aider à veiller à la traçabilité de produits biologiques, incluant de biosimilaires, les praticiens de la santé devraient reconnaître l’importance d’enregistrer la marque nominative et la dénomination commune (l’ingrédient actif), ainsi que d’autres identifiants propres aux produits, comme le numéro d’identification de médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 – Formes posologiques, concentrations, composition, et emballage
RYMTI est présenté dans les formes posologiques qui suivent :
Les seringues préremplies jetables RYMTI sont présentées en doses de 25 mg (0,5 mL d’une
Voie d’administration | Forme posologique / Concentrations/ Composition | Ingrédients non médicinaux |
| Injection sous-cutanée (s.c.) | Solution stérile pour injection / Seringue préremplie à 50 mg/mL (25 mg/0,5 mL et 50 mg/1,0 mL) et Stylo autoinjecteur prérempli à 50 mg/mL | Glycine, saccharose, chlorure de sodium, dihydrogénophosphate de sodium dihydraté, citrate trisodique dihydraté, eau pour injection |
solution d’étanercept dosée à 50 mg/mL) et de 50 mg (1,0 mL d’une solution d’étanercept dosée à 50 mg/mL).
Les stylos autoinjecteurs préremplis RYMTI sont présentés en doses de 50 mg (1,0 mL d’une solution d’étanercept dosée à 50 mg/mL).
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez voir l’encadré « Mises en garde et précautions importantes » au début de la Partie I : Renseignements pour le professionnel de la santé.
Infections graves et opportunistes
Des infections graves attribuables à divers agents pathogènes, dont bactéries, mycobactéries, mycètes envahissants, virus, parasites (y compris protozoaires) ou autres agents pathogènes opportunistes, ont été signalées chez des patients recevant des antagonistes du TNF. Certaines de ces infections ont été mortelles. Des cas de tuberculose, d’histoplasmose, d’aspergillose, de blastomycose, de candidose, de coccidioïdomycose, de légionellose, de listériose et de pneumocystose ont été rapportés (voir la section EFFETS INDÉSIRABLES, Infections). L’infection se présentait souvent sous forme disséminée plutôt que localisée. Un bon nombre des infections graves sont survenues chez des patients recevant un traitement immunosuppresseur concomitant, un facteur qui, ajouté à leur maladie sous-jacente, était susceptible de les prédisposer aux infections.
Toute infection évolutive, y compris les infections localisées importantes sur le plan clinique, exclut la mise en route d’un traitement par RYMTI. Il faut soupeser les risques et les avantages avant d’entreprendre le traitement chez les patients :
- atteints d’une infection chronique ou récidivante;
- ayant été exposés à la tuberculose;
- ayant déjà eu une infection opportuniste;
- ayant résidé ou voyagé dans des régions où sévit une endémie de tuberculose ou de mycoses, telles l’histoplasmose, la coccidioïdomycose ou la blastomycose;
- atteints d’une affection sous-jacente susceptible de les prédisposer aux infections, comme un diabète avancé ou mal maîtrisé.
Des cas de réactivation de la tuberculose ou de nouvelle infection tuberculeuse ont été observés chez des patients recevant de l’étanercept, y compris chez ceux ayant déjà reçu un traitement contre la tuberculose latente ou évolutive. Il faut évaluer les patients en fonction des facteurs de risque énoncés dans les Normes canadiennes pour la lutte antituberculeuse et leur faire subir un test de dépistage de la tuberculose latente avant d’entreprendre le traitement par RYMTI et pendant le traitement si nécessaire. Il faut rappeler le risque d’obtenir de faux négatifs avec l’intradermoréaction à la tuberculine, particulièrement chez les patients gravement malades ou immunodéprimés.
Le traitement par RYMTI ne doit pas être instauré lorsque la tuberculose évolutive est diagnostiquée. Lorsque la tuberculose latente est diagnostiquée, il faut administrer un traitement antituberculeux avant d’instaurer celui par RYMTI. Dans ce cas, le rapport risque-avantage du traitement par RYMTI doit être soigneusement évalué. Il faut également envisager d’administrer un traitement antituberculeux avant l’instauration du traitement par RYMTI chez les patients ayant des antécédents de tuberculose latente ou évolutive et pour lesquels on ne peut confirmer qu’un traitement adéquat a été administré, ainsi que chez les patients ayant obtenu un résultat négatif à l’épreuve de dépistage de la tuberculose latente mais qui présentent des facteurs de risque de tuberculose. Il est recommandé de consulter un médecin possédant une expertise dans le traitement de la tuberculose afin de déterminer s’il convient d’entreprendre un traitement antituberculeux dans le cas d’un patient en particulier.
Pendant et après le traitement par RYMTI, les patients doivent faire l’objet d’une surveillance visant à détecter l’apparition de signes et de symptômes d’infection, notamment en vue de déceler la présence d’une tuberculose chez les patients dont les résultats aux épreuves de dépistage de la tuberculose latente effectuées avant le traitement se sont révélés négatifs. Les épreuves de dépistage de la tuberculose latente peuvent donner des résultats faussement négatifs pendant un traitement par RYMTI.
L’apparition d’une nouvelle infection au cours du traitement par RYMTI doit éveiller de forts soupçons de tuberculose, en particulier dans le cas de patients ayant déjà voyagé, récemment ou non, dans des pays où il existe une prévalence élevée de tuberculose, ou ayant été en contact étroit avec une personne atteinte de tuberculose évolutive.
L’histoplasmose ainsi que d’autres infections fongiques envahissantes ne sont pas toujours correctement diagnostiquées chez les patients qui prennent des antagonistes du TNF, y compris l’étanercept. Par conséquent, l’administration d’un traitement approprié est retardée, ce qui a parfois entraîné la mort. Chez les patients qui résident ou voyagent dans des régions où les mycoses sont à l’état endémique, il faut soupçonner la présence d’une infection fongique envahissante en cas d’apparition d’une maladie systémique grave. On peut entreprendre un traitement antifongique empirique approprié pendant la réalisation du bilan diagnostique. Les épreuves de dépistage de l’histoplasmose fondées sur la recherche d’antigènes et d’anticorps peuvent donner des résultats négatifs chez certains patients atteints d’une infection évolutive. Lorsque cela est possible, la décision d’administrer un traitement antifongique empirique chez ces patients doit être prise après consultation d’un médecin détenant une expertise dans le diagnostic et le traitement des infections fongiques envahissantes, en tenant compte à la fois des risques d’infection fongique grave et des risques associés au traitement antifongique.
L’apparition d’une infection grave ou d’une sepsie commande l’arrêt du traitement par RYMTI. Il faut surveiller de près les patients qui présentent une nouvelle infection pendant le traitement par RYMTI, procéder rapidement à un bilan diagnostique complet selon ce qui est approprié dans les cas d’immunosuppression, et entreprendre le traitement antimicrobien qui s’impose.
Selon des études de pharmacovigilance portant sur des patients atteints d’arthrite juvénile idiopathique, des infections graves ont été signalées chez environ 3 % des patients. Des cas de sepsie ont également été signalés dans le cadre des activités de pharmacovigilance (0,8 %).
Généralités
L’administration parentérale de tout produit biologique doit être assortie de toutes les précautions appropriées au cas où une réaction allergique ou indésirable surviendrait. Des réactions allergiques associées à l’administration de l’étanercept ont été signalées chez moins de 2 % des sujets lors des essais cliniques. En cas de réaction allergique ou anaphylactique grave, il faut cesser immédiatement d’administrer RYMTI et instaurer un traitement approprié.
Traitement concomitant par RYMTI et anakinra
Lors des essais cliniques, des cas graves d’infections et de neutropénie ont été observés lors de l’administration concomitante d’anakinra et d’étanercept, sans aucun bienfait supplémentaire par rapport à une monothérapie par l’étanercept. Étant donné la nature des événements indésirables observés lors du traitement associant l’étanercept et l’anakinra, il n’est pas recommandé d’administrer RYMTI en concomitance avec l’anakinra (voir INTERACTIONS MÉDICAMENTEUSES).
Administration concomitante de RYMTI et d’abatacept
Dans les études cliniques, l’administration concomitante d’étanercept et d’abatacept a entraîné une incidence accrue d’événements indésirables graves et n’a pas été associée à une augmentation des bienfaits cliniques. L’association de RYMTI à l’abatacept n’est donc pas recommandée (voir INTERACTIONS MÉDICAMENTEUSES).
Passage d’un antirhumatismal de fond biologique à un autre
Lors du passage d’un agent biologique à un autre, il faut continuer de surveiller les signes d’infection.
Intervention chirurgicale
Les données sur l’innocuité des interventions chirurgicales chez les patients traités par l’étanercept sont limitées. La demi-vie de l’étanercept doit être prise en considération lors de la planification d’une intervention chirurgicale. Si un patient qui prend RYMTI doit être opéré, il faut le suivre étroitement afin de dépister toute infection et prendre les mesures nécessaires, le cas échéant.
Carcinogenèse, mutagenèse et altération de la fertilité
Aucune étude animale de longue durée n’a été menée pour évaluer le pouvoir carcinogène de l’étanercept ou son effet sur la fécondité. Les études de mutagenèse réalisées in vitro et in vivo n’ont mis en évidence aucune activité mutagène.
Événements cardiovasculaires
Deux essais cliniques de grande envergure (2 048 patients) ayant servi à évaluer l’utilisation de l’étanercept dans le traitement de l’insuffisance cardiaque ont été interrompus avant la date prévue en raison d’un manque d’efficacité. Au cours de l’un de ces deux essais, il semblait y avoir eu aggravation de l’insuffisance cardiaque chez les patients souffrant d’insuffisance cardiaque congestive (ICC) modérée à grave (classes III et IV de la New York Heart Association [NYHA]) qui étaient traités par l’étanercept, par rapport aux sujets recevant un placebo.
Des rapports de pharmacovigilance ont fait état de cas d’aggravation d’une ICC, avec ou sans facteurs déclencheurs reconnaissables, chez des patients traités par l’étanercept. Les médecins doivent faire preuve de prudence lorsqu’ils administrent RYMTI à des patients qui souffrent également d’ICC, en particulier des classes III et IV de la NYHA.
Système endocrinien et métabolisme
Des cas d’hypoglycémie ont été signalés à la suite de l’instauration du traitement par l’étanercept chez des patients recevant des médicaments antidiabétiques, ce qui a nécessité une réduction de la dose des médicaments antidiabétiques chez certains de ces patients.
Appareil digestif
Des cas de maladies inflammatoires de l'intestin (MICI) ont été signalés chez des patients atteints d'AJI recevant de l'étanercept, qui n'est pas efficace pour le traitement des MICI. Au cours des parties contrôlées des essais sur l'étanercept, toutes indications confondues, chez des patients pédiatriques et adultes, la proportion d'incidence estimée des événements de MICI chez les participants sous étanercept était de 0,37 %, soit 2 fois plus que la proportion d'incidence de 0,19 % dans le groupe placebo ou témoin.
Événements hématologiques
De rares cas (moins de un patient traité sur mille) de neutropénie, de leucopénie, de thrombocytopénie, d’anémie et de pancytopénie (y compris l’anémie aplasique), dont certains ont connu une issue fatale, ont été signalés chez des patients traités par l’étanercept. Certains des cas de pancytopénie sont survenus dès la deuxième semaine du traitement. La relation de cause à effet entre ces cas et l’étanercept n’a pas été établie. Même si la majorité de ces patients étaient exposés ou avaient été récemment exposés à d’autres agents antirhumatismaux associés à une dépression médullaire (comme le méthotrexate, le léflunomide, l’azathioprine et le cyclophosphamide), tel n’était pas le cas pour certains d’entre eux. Bien qu’on ne soit pas parvenu à cerner un groupe particulièrement vulnérable, la prudence est de mise dans le cas des patients traités par RYMTI qui présentent des antécédents d’anomalies hématologiques notables. Tous les patients doivent être invités à consulter immédiatement un médecin s’ils présentent des signes ou des symptômes évoquant une dyscrasie sanguine ou une infection (p. ex., une fièvre persistante, des ecchymoses, des saignements ou un teint pâle) pendant leur traitement par RYMTI. La confirmation d’une anomalie hématologique importante doit inciter à envisager l’arrêt du traitement par RYMTI.
Des patients ayant reçu un traitement par l’anakinra et par l’étanercept (3/139, 2 %) ont manifesté une neutropénie (nombre absolu de neutrophiles [NAN] inférieur à 1 × 10⁹/L). Pendant qu’il présentait une neutropénie, l’un de ces patients a fait une cellulite qui a cédé à une antibiothérapie.
Hépatique/biliaire/pancréatique
Réactivation du virus de l’hépatite B
La réactivation de l’hépatite B chez des patients antérieurement infectés par le virus de l’hépatite B (VHB) et ayant reçu un traitement concomitant par des antagonistes du TNF, y compris l’étanercept dans de très rares cas, a été signalée. Dans la majorité des cas, les patients recevaient aussi d’autres médicaments immunosuppresseurs, dont le méthotrexate, l’azathioprine et des corticostéroïdes.
Les antagonistes du TNF ne sont pas les seuls médicaments susceptibles de provoquer une réactivation de l’hépatite B; le même phénomène a été signalé après la prise d’autres médicaments immunosuppresseurs. Aucune relation directe de cause à effet entre ces cas et les antagonistes du TNF n’a donc été établie. Les patients doivent subir une épreuve de détection du VHB avant la mise en route d’un traitement par un antagoniste du TNF. Pendant toute la durée du traitement et pendant plusieurs mois après l’arrêt du traitement, les patients qui ont déjà été infectés par le VHB doivent faire l’objet d’une surveillance en vue de déceler les signes et les symptômes d’une infection évolutive au VHB.
Utilisation chez les patients atteints d’une hépatite alcoolique modérée ou grave Les médecins doivent faire preuve de prudence lorsqu’ils prescrivent RYMTI à des patients atteints d’hépatite alcoolique modérée ou grave. Au cours d’une étude menée auprès de 48 patients hospitalisés ayant reçu de l’étanercept ou un placebo pour une hépatite alcoolique modérée ou grave, le taux de mortalité des patients traités par l’étanercept était similaire à celui des patients ayant reçu le placebo après un mois, mais était significativement plus élevé après six mois. Par conséquent, il n’est pas recommandé d’administrer RYMTI pour le traitement des patients atteints d’hépatite alcoolique.
Système immunitaire
Immunodépression et immunocompétence
Il est possible que les antagonistes du TNF, y compris l’étanercept, affaiblissent les défenses de l’hôte contre les infections et les cancers, puisque le TNF est un médiateur de l’inflammation et un modulateur des réponses immunitaires cellulaires. Lors d’une étude menée chez 49 patients atteints de polyarthrite rhumatoïde traités par l’étanercept, aucun signe d’inhibition de l’hypersensibilité retardée, de réduction des taux d’immunoglobulines, ou de changement dans les effectifs des populations de cellules effectrices n’a été observé. Le rôle de l’étanercept dans l’apparition et l’évolution de certains cancers et de certaines infections évolutives ou chroniques n’a pas été entièrement élucidé. L’innocuité et l’efficacité de l’étanercept n’ont pas été évaluées chez des patients présentant une immunodépression ou une infection chronique.
Vaccinations
Il faut éviter d’administrer un vaccin vivant (notamment le vaccin antiamaril, le vaccin BCG [bacille de Calmette et Guérin], le vaccin antirubéoleux, le vaccin antipoliomyélitique, le vaccin anticholérique, le vaccin antityphoïdique et le vaccin contre la varicelle) pendant un traitement par RYMTI. Les patients qui prennent RYMTI peuvent recevoir des vaccins pendant leur traitement, sauf des vaccins vivants. Il n’existe aucune donnée sur la transmission secondaire d’une infection par un vaccin vivant chez les patients traités par l’étanercept.
Il n’existe aucune donnée sur les effets de la vaccination chez les patients atteints de polyarthrite rhumatoïde qui reçoivent de l’étanercept. La plupart des patients atteints de rhumatisme psoriasique traités par l’étanercept qui ont reçu un vaccin antipneumococcique de type polysaccharidique ont présenté une réaction immunitaire efficace déclenchée par les lymphocytes B, mais les concentrations en agrégats ont été relativement plus faibles et les patients ont été moins nombreux à doubler leurs titres que les personnes qui n’avaient pas reçu l’étanercept. L’importance de ce phénomène sur le plan clinique est inconnue. Dans une étude portant sur 205 adultes atteints de rhumatisme psoriasique, la réponse immunitaire humorale (anticorps) au vaccin à base de polysaccharide pneumococcique était similaire chez les patients qui recevaient un placebo ou de l’étanercept pour les antigènes suivants : 9V, 14, 18C, 19F et 23F.
Si possible, les enfants devraient recevoir tous les vaccins prescrits aux enfants de leur âge conformément aux directives en vigueur avant de commencer un traitement par RYMTI. Deux patients atteints d’arthrite juvénile idiopathique ont présenté une varicelle et des signes et symptômes de méningite lymphocytaire bénigne, dont ils se sont remis sans séquelles. Il est recommandé de suspendre temporairement le traitement par RYMTI chez les patients fortement exposés au virus de la varicelle et d’envisager un traitement prophylactique par immunoglobulines de varicelle-zona.
Auto-immunité
Le traitement par l’étanercept peut entraîner la formation d’auto-anticorps et, en de rares occasions, il peut provoquer l’apparition d’un syndrome pseudolupique ou d’une hépatite auto-immune qui peut disparaître après le retrait de l’étanercept. Si un patient présente des signes et des symptômes évoquant un syndrome pseudolupique ou une hépatite auto-immune à la suite d’un traitement par RYMTI, il convient d’interrompre l’administration de ce produit et d’évaluer soigneusement son état.
Cancers
Lymphomes
Dans les segments contrôlés des essais cliniques portant sur tous les antagonistes du TNF, un nombre plus élevé de cas de lymphome a été observé parmi les patients traités par ces agents que parmi les témoins. Dans les segments contrôlés et ouverts des essais cliniques sur l’étanercept menés auprès de patients atteints de polyarthrite rhumatoïde, de spondylarthrite ankylosante et de rhumatisme psoriasique, le taux de lymphome a été de 0,10 cas par 100 années-patients. Ce nombre est trois fois plus élevé que celui attendu dans la population générale. Les patients souffrant de polyarthrite rhumatoïde ou de psoriasis en plaques, particulièrement ceux qui présentent de fortes poussées évolutives de la maladie ou qui sont exposés de façon prolongée à des traitements immunosuppresseurs, risquent davantage d’être atteints de lymphomes (le risque pouvant être multiplié plusieurs fois).
Après la commercialisation, des cas de lymphome T hépatosplénique, une forme rare de lymphome T qui a une évolution très agressive et est habituellement fatale, ont été signalés chez des patients traités par un antagoniste du TNF. Dans la majorité des cas, il s’agissait d’adolescents ou de jeunes adultes de sexe masculin atteints de la maladie de Crohn ou de rectocolite hémorragique. Presque tous ces patients avaient reçu des immunosuppresseurs, l’azathioprine et/ou la mercaptopurine (6-MP), en concomitance avec un antagoniste du TNF soit au moment du diagnostic ou antérieurement.
Leucémie
Après la commercialisation, des cas de leucémie aiguë et chronique associés à l’administration d’antagonistes du TNF dans le traitement de la polyarthrite rhumatoïde et d’autres indications ont été signalés. Même s’ils ne reçoivent aucun antagoniste du TNF, les patients atteints de polyarthrite rhumatoïde risquent davantage de présenter une leucémie (environ 2 fois plus) que la population générale.
Au cours des segments contrôlés des essais cliniques sur l’étanercept, 2 cas de leucémie ont été observés parmi les 5 445 patients (0,06 cas par 100 années-patients) traités par l’étanercept par rapport à 0 cas parmi les 2 890 patients témoins (0 %). La durée du traitement témoin a varié de 3 à 48 mois.
Parmi les 15 401 patients traités par l’étanercept lors des segments contrôlés et ouverts des essais cliniques, soit environ 23 325 années-patients de traitement, le taux de leucémie observé a été de 0,03 cas par 100 années-patients (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament observés au cours des essais cliniques, Cancers).
Autres cancers
Dans le cas des cancers autres que les lymphomes et les cancers de la peau non mélaniques, aucune différence n’a été notée entre les groupes sous étanercept et les groupes témoins quant au taux de réactions ajusté en fonction de l’exposition au traitement, lors des segments contrôlés des essais cliniques portant sur toutes les indications. L’analyse combinée du nombre de cancers des segments contrôlés et non contrôlés des essais cliniques a permis de démontrer que le type et le nombre de cancers étaient semblables à ceux auxquels on s’attend dans la population générale, d’après la base de données du programme Surveillance, Epidemiology and End Results (SEER), et qu’il n’y avait aucune augmentation de la fréquence avec le temps.
Le rôle que pourrait jouer le traitement par l’étanercept dans l’apparition et l’évolution des cancers chez les adultes est inconnu (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament observés au cours des essais cliniques, Cancers).
Mélanomes et cancers de la peau non mélaniques
Des cas de mélanomes et de cancers de la peau non mélaniques ont été signalés chez des patients traités par des antagonistes du TNF, y compris l’étanercept. Parmi les 15 401 patients traités par l’étanercept lors des segments contrôlés et ouverts des essais cliniques, soit environ 23 325 années- patients de traitement, le taux de mélanomes observé a été de 0,043 cas par 100 années-patients. Lors des essais cliniques contrôlés en rhumatologie (polyarthrite rhumatoïde, spondylarthrite ankylosante et rhumatisme psoriasique), le taux de cancers de la peau non mélaniques observé a été de 0,41 cas par 100 années-patients chez les patients traités par l’étanercept comparativement à 0,37 cas par 100 années-patients chez les patients témoins. Lors des essais cliniques contrôlés menés auprès de patients adultes atteints de psoriasis en plaques, le taux de cancers de la peau non mélaniques observé a été de 3,54 cas par 100 années-patients chez les patients traités par l’étanercept par rapport à 1,28 cas par 100 années-patients chez les patients témoins (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament observés au cours des essais cliniques, Cancers). Depuis la commercialisation, de très rares cas de carcinomes à cellules de Merkel ont été signalés chez des patients traités par l’étanercept.
Les facteurs de risque de mélanome ou de cancer de la peau non mélanique sont les suivants : exposition cumulative aux rayons ultraviolets, âge avancé, sexe masculin, teint pâle, antécédents de coup de soleil grave ou de cancer de la peau, usage du tabac et agents immunodépresseurs. Il faut effectuer des examens de la peau à intervalles réguliers chez tous les patients présentant un risque accru de cancer de la peau.
Enfants
Des cas de cancers, parfois d’issue fatale, ont été signalés chez des enfants, des adolescents et de jeunes adultes (âgés de 22 ans ou moins) qui avaient amorcé un traitement par un antagoniste du TNF, incluant l’étanercept, à l’âge de 18 ans ou moins. Ces cas ont été signalés après la commercialisation et proviennent de diverses sources, incluant des registres et des rapports non sollicités reçus depuis la commercialisation. Environ la moitié des cas étaient des lymphomes, incluant des lymphomes hodgkiniens et non hodgkiniens. Cependant, aucun cas de lymphome T hépatosplénique n’a été signalé chez les patients traités par l’étanercept. Les autres cas consistaient en divers types de cancers, incluant des cancers rares habituellement associés à l’immunosuppression et des cancers qui ne sont habituellement pas observés chez les enfants et les adolescents. Environ la moitié de ces cancers sont apparus chez des patients traités pour une maladie intestinale inflammatoire et environ le tiers, chez des patients traités pour l’arthrite juvénile idiopathique. Les cancers sont survenus après une durée médiane de traitement de 30 mois (intervalle de 1 à 84 mois). La plupart des patients recevaient des immunosuppresseurs en concomitance.
Lors d’essais cliniques menés auprès de 1 154 patients traités par l’étanercept (ce qui représente 2 039 années-patients de traitement), aucun cancer ni lymphome ou cancer de la peau non mélanique n’a été signalé.
Événements neurologiques
Le traitement par des antagonistes du TNF, incluant l’étanercept, a été associé à de rares cas d’apparition ou d’exacerbation de troubles du système nerveux central, y compris des troubles démyélinisants, certains d’entre eux se manifestant par des changements de l’état mental, d’autres étant associés à une invalidité permanente, de même que des troubles démyélinisants du système nerveux périphérique. De rares cas de myélite transverse, de névrite optique et de troubles convulsifs nouveaux ou exacerbés ont été constatés dans le cadre de traitements par l’étanercept. De très rares cas évocateurs du syndrome de Guillain et Barré ont été signalés dans le cadre de traitements par l’étanercept depuis la commercialisation du médicament. Aucun essai clinique n’a été réalisé pour évaluer le traitement par l’étanercept chez des patients atteints de sclérose en plaques, mais d’autres antagonistes du TNF administrés à de tels patients ont été associés à une augmentation de l’activité de cette maladie. La prescription de RYMTI à un patient atteint d’un trouble démyélinisant, préexistant ou d’apparition récente, touchant le système nerveux central ou périphérique exige donc la prudence. Il serait justifié d’envisager l’arrêt du traitement si une démyélinisation du système nerveux central confirmée survenait chez un patient traité par RYMTI.
Granulomatose de Wegener
Dans une étude à répartition aléatoire et contrôlée par placebo portant sur 180 patients atteints de granulomatose de Wegener, l’ajout d’étanercept au traitement classique (comprenant du cyclophosphamide, du méthotrexate et des corticostéroïdes) n’a pas augmenté l’efficacité de celui-ci. Les sujets traités par l’étanercept ont eu plus de cancers non cutanés que ceux qui avaient reçu le placebo. Le rôle de l’étanercept dans l’apparition de ces cancers est incertain, car les deux groupes de sujets de l’étude présentaient des différences, notamment en ce qui concerne l’âge, la durée de la maladie et l’utilisation de cyclophosphamide. L’administration de RYMTI à des patients traités par des agents immunodépresseurs pour une granulomatose de Wegener n’est donc pas recommandée. L’utilisation de RYMTI n’est pas recommandée non plus chez des sujets recevant un traitement concomitant par le cyclophosphamide.
7.1 Populations particulières
7.1.1 Femmes enceintes
L’étanercept traverse la barrière placentaire et a été détecté dans le sérum de nourrissons nés de femmes traitées par l’étanercept pendant la grossesse. Les répercussions cliniques de cette exposition sont inconnues; toutefois, les nourrissons pourraient être exposés à un risque accru d’infection. L’administration de vaccins vivants à des nourrissons au cours des 16 semaines qui suivent l’administration de la dernière dose de RYMTI à la mère est généralement déconseillée.
Données chez l’humain
Les données provenant d’études d’observation qui ont été publiées au sujet de la prise d’étanercept pendant la grossesse n’appuient pas de manière fiable l’existence d’un lien entre l’étanercept et des anomalies congénitales majeures.
La tenue, par l’Organization of Teratology Information Specialists (OTIS) – un organisme de spécialistes de l’information en tératologie –, d’un registre de nature prospective portant sur une cohorte de femmes enceintes aux États-Unis et au Canada de 2000 à 2012 a permis de comparer les risques d’anomalies congénitales majeures chez les nouveau-nés vivants de femmes atteintes d’une maladie rhumatismale ou de psoriasis et ayant pris de l’étanercept pendant le premier trimestre de la grossesse. Les proportions d’anomalies congénitales majeures chez les nouveau-nés vivants du groupe exposé à l’étanercept (N = 319) et ceux d’une cohorte malade non exposée à l’étanercept (N = 144) étaient respectivement de 9,4 % et de 3,5 %. Aucune tendance n’a été mise en évidence en ce qui concerne les anomalies congénitales majeures ou mineures.
Une étude scandinave a été menée afin de comparer le risque d’anomalie congénitale majeure chez les nouveau-nés vivants de femmes atteintes d’une maladie inflammatoire chronique et exposées à un antagoniste du TNF en début de grossesse. Les données concernant ces femmes provenaient de registres danois (2004-2012) et suédois (2006-2012) sur la santé de la population. Les proportions d’anomalies congénitales majeures chez les nouveau-nés vivants dans les cohortes de femmes exposées à l’étanercept (N = 344) et de femmes atteintes d’une maladie inflammatoire chronique non exposées à l’étanercept (N = 21 549) étaient respectivement de 7,0 % et de 4,7 %.
Dans l’ensemble, bien que le registre OTIS et l’étude scandinave aient tous deux montré une proportion plus importante d’anomalies congénitales dans le groupe de femmes exposées à l’étanercept que dans celui de femmes malades non exposées à l’étanercept, ces résultats doivent être interprétés avec prudence compte tenu des lacunes des deux études et de l’absence de tendance observée quant aux anomalies congénitales.
Données chez l’animal
Des études portant sur le développement embryofœtal et l’administration d’étanercept durant la période d’organogenèse, soit du 6e au 20e jour de gestation chez des rates gravides et du 6e au 18e jour de gestation chez des lapines gravides, n’ont pas mis en évidence de malformation fœtale ni d’embryotoxicité chez les ratons ou les lapereaux et ce, à des doses ayant permis l’atteinte d’une exposition générale correspondant respectivement à 48 et à 58 fois l’exposition au médicament chez des patients recevant 50 mg d’étanercept 1 fois par semaine (selon l’ASC pour des doses administrées par voie sous-cutanée allant jusqu’à 30 mg/kg par jour chez la rate et à 40 mg/kg par jour chez la lapine). Par ailleurs, une étude sur le développement périnatal et postnatal au cours de laquelle des rates gravides ont reçu de l’étanercept durant l’organogenèse et plus tard pendant la gestation, soit du 6e au 21e jour, des doses ayant permis l’atteinte d’une exposition correspondant à 48 fois l’exposition au médicament chez des patients recevant 50 mg d’étanercept 1 fois par semaine (selon l’ASC pour des doses allant jusqu’à 30 mg/kg par jour par voie sous-cutanée chez la rate) n’ont eu aucun effet sur le développement des ratons jusqu’au 4e jour suivant la naissance.
7.1.2 Femmes qui allaitent
Selon des données limitées provenant de publications médicales, l’étanercept se retrouve en faible quantité dans le lait maternel humain et son absorption par le nourrisson allaité est minime. Il n’existe pas de données concernant les effets de l’étanercept sur l’enfant allaité ou sur la production de lait. Il faut tenir compte tant du développement du nourrisson et des bienfaits de l’allaitement sur sa santé que du besoin de RYMTI pour l’état clinique de la mère, sans oublier les effets indésirables possibles du médicament ou de la maladie sous-jacente de la mère pour l’enfant allaité.
7.1.3 Enfants
RYMTI est indiqué dans le traitement de l’arthrite juvénile idiopathique polyarticulaire chez les patients âgés de 4 à 17 ans qui n’ont pas répondu de façon satisfaisante à au moins un traitement antirhumatismal de fond ainsi que dans le traitement de la forme chronique grave du psoriasis en plaques chez les patients âgés de 4 à 17 ans dont le cas relève d’un traitement général ou de la photothérapie. Les données sur l’innocuité et l’efficacité du produit chez les patients atteints de psoriasis en plaques sont limitées pour le groupe des 4 à 6 ans.
Selon des rapports de pharmacovigilance portant sur des patients atteints d’arthrite juvénile idiopathique, des infections graves ont été signalées chez environ 3 % des patients. Des cas de sepsie ont également été signalés dans le cadre des activités de pharmacovigilance (0,8 %). Les effets à long terme du traitement par l’étanercept sur la maturation et le développement du squelette, du comportement, de la fonction cognitive, des organes sexuels et du système immunitaire des enfants sont inconnus.
Selon les données d’un registre d’observation regroupant des patients atteints d’arthrite juvénile idiopathique, les événements indésirables étaient plus fréquents chez ceux qui étaient traités par une association d’étanercept et de méthotrexate. Comme, de toute évidence, ces enfants souffraient d’une forme grave de la maladie puisque celle-ci n’avait pas réagi favorablement à un traitement antérieur fondé sur l’emploi d’un seul de ces deux produits, le lien entre cette augmentation et le traitement ou la maladie elle-même demeure incertain.
Des cas de maladie intestinale inflammatoire ont été signalés chez des patients atteints d’arthrite juvénile idiopathique qui étaient traités par l’étanercept. Ce médicament n’est pas efficace pour le traitement de la maladie intestinale inflammatoire. L’existence d’une relation de cause à effet avec l’étanercept est incertaine, car des manifestations cliniques d’inflammation intestinale ont également été observées chez des patients atteints d’arthrite juvénile idiopathique qui ne recevaient aucun traitement.
L’étanercept a été évalué auprès de 69 enfants âgés de 2 à 17 ans atteints d’arthrite juvénile idiopathique polyarticulaire présentant des poussées évolutives modérées ou graves.
L’étanercept n’a pas été étudié chez les enfants de moins de 2 ans.
De plus, l’étanercept a été évalué auprès de 211 enfants âgés de 4 à 17 ans atteints de psoriasis en plaques modéré ou grave dans le cadre d’une étude de 48 semaines contrôlée par placebo, qui a été suivie d’une étude de prolongation ouverte à laquelle ont participé 182 de ces enfants et qui a duré jusqu’à 264 semaines additionnelles. Les données sur l’innocuité et l’efficacité du produit sont limitées pour le groupe des 4 à 6 ans. Seulement 12 patients de ce groupe d’âge ont été évalués sur ces plans.
7.1.4 Personnes âgées
Quatre cent quatre-vingts patients atteints de polyarthrite rhumatoïde ayant participé aux études cliniques étaient âgés de 65 ans ou plus. Dans l’ensemble, aucune différence d’innocuité ou d’efficacité n’a été observée entre ces patients et les patients plus jeunes.
Cent trente-huit patients atteints de psoriasis en plaques ayant participé aux études cliniques étaient âgés de 65 ans ou plus. Dans l’ensemble, aucune différence d’efficacité n’a été observée entre ces patients et les patients plus jeunes. Au cours des essais contrôlés portant sur le psoriasis en plaques, des événements indésirables graves se sont manifestés chez moins de 1,5 % des patients ayant reçu soit de l’étanercept, soit un placebo, pendant les trois premiers mois de traitement. La fréquence des événements indésirables graves chez les patients recevant de l’étanercept à 50 mg 2 f.p.s. a été plus élevée chez les patients âgés de 65 ans ou plus que chez les patients plus jeunes. Au cours d’essais ouverts de longue durée portant sur le psoriasis en plaques, les événements indésirables non infectieux graves étaient peu courants, et la fréquence des événements ajustée en fonction de l’exposition est demeurée généralement stable durant tout le traitement par l’étanercept. Bien que les données d’essais de longue durée sur les patients âgés de 65 ans ou plus soient limitées, les événements indésirables, y compris les événements indésirables graves, sont survenus plus fréquemment chez les patients recevant d’étanercept à 50 mg 2 f.p.s. (voir EFFETS INDÉSIRABLES, Aperçu des effets indésirables du médicament).
Une sensibilité accrue chez certaines personnes âgées ne peut toutefois être exclue. La prédisposition des personnes âgées aux infections justifie une plus grande prudence.
Utilisation chez les personnes atteintes de diabète :
Des cas d’hypoglycémie ont été signalés à la suite de l’instauration du traitement par l’étanercept chez des patients recevant des médicaments antidiabétiques, ce qui a nécessité une réduction de la dose des médicaments antidiabétiques chez certains de ces patients.
8 EFFETS INDÉSIRABLES
Les profils des effets indésirables aux médicaments signalés dans les études cliniques qui ont comparé RYMTI au médicament biologique de référence se sont révélés comparables. La description des effets indésirables dans cette section repose sur l’expérience clinique obtenue avec le médicament biologique de référence.
8.1 Aperçu des effets indésirables du médicament
Effets indésirables chez les adultes atteints de polyarthrite rhumatoïde, de rhumatisme psoriasique, de spondylarthrite ankylosante ou de psoriasis en plaques
L’étanercept a été évalué dans des études menées auprès de 1 442 patients atteints de polyarthrite rhumatoïde et suivis pendant plus de 6 ans, dont 225 pendant plus de 10 ans. L’étanercept a été étudié chez 169 adultes souffrant de rhumatisme psoriasique suivis pendant une période allant jusqu’à 24 mois, 222 patients souffrant de spondylarthrite ankylosante suivis pendant une période allant jusqu’à 48 mois dans certains cas et 1 864 patients adultes atteints de psoriasis en plaques suivis pendant une période pouvant atteindre 36 mois. Depuis sa commercialisation, l’étanercept compte plus de quatre millions d’années-patients d’exposition.
Dans les études contrôlées par placebo, des événements indésirables graves sont apparus chez 4 % des 349 patients atteints de polyarthrite rhumatoïde recevant de l’étanercept et 5 % des 152 patients recevant un placebo. Dans une étude ultérieure (l’étude III), des événements indésirables graves sont survenus à une fréquence de 6 % chez les 415 patients traités par l’étanercept, contre 8 % chez les 217 patients traités par le méthotrexate. Au cours des études ouvertes de longue durée qui ont porté sur des patients atteints de polyarthrite rhumatoïde, on n’a signalé aucun événement indésirable grave nouveau ou imprévu. Chez les adultes atteints de rhumatisme psoriasique, des événements indésirables graves sont apparus à une fréquence de 4 % chez les 101 patients traités par l’étanercept, contre 4 % des 104 patients ayant reçu un placebo.
Au cours des essais contrôlés réalisés sur le psoriasis en plaques chez l’adulte, des événements indésirables graves se sont manifestés chez moins de 1,5 % des patients ayant reçu l’étanercept et de ceux ayant reçu le placebo pendant les trois premiers mois de traitement. Toutefois, la fréquence des événements indésirables graves survenant chez les patients recevant l’étanercept à 50 mg 2 f.p.s. a été plus élevée chez les patients âgés de plus de 65 que chez les patients plus jeunes.
Au cours d’essais ouverts de longue durée portant sur le psoriasis en plaques chez l’adulte, les événements indésirables non infectieux graves étaient peu courants, et la fréquence ajustée en fonction de l’exposition est demeurée généralement stable durant tout le traitement par l’étanercept. Bien que les données d’essais de longue durée sur les patients âgés de 65 ans ou plus soient limitées, les événements indésirables, y compris les événements indésirables graves, sont survenus plus fréquemment chez les patients recevant l’étanercept à 50 mg 2 f.p.s.
Chez les sujets atteints de polyarthrite rhumatoïde participant aux essais contrôlés par placebo, aux essais contrôlés avec médicament actif et aux essais ouverts sur l’étanercept, les infections et les cancers étaient les événements indésirables graves les plus fréquents. Les autres événements indésirables graves qui ont été peu courants dans les essais cliniques portant sur la polyarthrite rhumatoïde, le rhumatisme psoriasique, la spondylarthrite ankylosante et le psoriasis en plaques sont énumérés ci-dessous, selon les différentes parties de l’organisme :
Cardiovasculaire : cardiomyopathie, évanouissement, insuffisance cardiaque, hypertension, hypotension, infarctus du myocarde, ischémie myocardique, thrombose veineuse profonde, thrombophlébite
Appareil digestif : cholécystite, diarrhée, ulcère œsophagien, hémorragie gastro-intestinale, pancréatite, appendicite
Trouble général : trouble de la cicatrisation, asthénie
Système hématopoïétique : adénopathie, syndrome myélodysplasique, lymphadénite granulomateuse nécrosante
Système hépatique : trouble hépatique, stéatose hépatique
Système locomoteur : bursite, fistule, pseudarthrose, polymyosite
Système nerveux : anxiété, ischémie cérébrale, convulsion, dépression, sclérose en plaques
Appareil respiratoire : asthme, dyspnée, embolie pulmonaire, sarcoïdose
Système cutané : aggravation du psoriasis
Appareil génito-urinaire : glomérulonéphropathie membraneuse, calculs rénaux
Dans un essai contrôlé et à répartition aléatoire, 51 patients atteints de polyarthrite rhumatoïde ont reçu de l’étanercept à raison de 50 mg deux fois par semaine et 25 autres à raison de 25 mg deux fois par semaine. Les événements indésirables graves suivants ont été observés dans le groupe traité par la dose de 50 mg deux fois par semaine : saignements gastro-intestinaux, hydrocéphalie normotensive, convulsions et accident vasculaire cérébral. Aucun événement indésirable grave n’a été signalé dans le groupe ayant reçu la dose de 25 mg.
Dans les essais contrôlés, la proportion de sujets qui ont arrêté leur traitement en raison d’événements indésirables a été d’environ 4 % dans les groupes étanercept et placebo. La vaste majorité de ces patients avaient reçu la dose recommandée de 25 mg administrée deux fois par semaine par voie sous-cutanée. Lors des études réalisées sur le psoriasis en plaques chez l’adulte, l’étanercept était administré par voie sous-cutanée à raison de 25 mg une ou deux fois par semaine et de 50 mg une ou deux fois par semaine. Selon les résultats de trois études contrôlées par placebo et à répartition aléatoire portant sur le psoriasis en plaques chez l’adulte, le bilan d’innocuité dressé chez les sujets ayant reçu 50 mg d’étanercept deux fois par semaine était similaire à celui obtenu chez les sujets traités au moyen de doses de 25 mg d’étanercept administrées une ou deux fois par semaine, et ces bilans étaient tous comparables à celui observé avec le placebo. Aucune toxicité cumulative n’a été observée dans le cadre des études de longue durée d’une durée allant jusqu’à 144 semaines portant sur le psoriasis en plaques chez l’adulte et d’une durée allant jusqu’à 192 semaines portant sur la spondylarthrite ankylosante.
Dans les études contrôlées par placebo menées auprès de patients atteints de polyarthrite rhumatoïde, 10 patients sur 2 696 (0,37 %) ayant reçu l’étanercept sont décédés, comparativement à 3 patients sur 1 167 (0,26 %) de ceux qui ont reçu un placebo. Parmi les 6 973 patients traités par au moins une dose d’étanercept qui ont participé à des études contrôlées et non contrôlées portant sur la polyarthrite rhumatoïde, et pour lesquels la période d’exposition s’élève à 11 765 années-patients, 58 d’entre eux sont décédés (taux ajusté en fonction de l’exposition : 0,49). Au cours des études ouvertes de longue durée qui ont porté sur la polyarthrite rhumatoïde, le taux de mortalité n’a pas augmenté au fil du temps avec l’exposition accrue à l’étanercept. Dans les études contrôlées par placebo portant sur le psoriasis en plaques, 1 patient sur 1 245 (0,08 %) ayant reçu l’étanercept est décédé, comparativement à 0 patient sur 720 de ceux qui ont reçu un placebo. Parmi les 4 361 patients traités par au moins une dose d’étanercept qui ont participé à des études contrôlées et non contrôlées portant sur le psoriasis en plaques, et pour lesquels la période d’exposition s’élève à 3 966 années-patients, 10 d’entre eux sont décédés (taux ajusté en fonction de l’exposition : 0,25). Aucun décès n’a été signalé lors des études portant sur le rhumatisme psoriasique, la spondylarthrite ankylosante ou l’arthrite juvénile idiopathique.
8.2 Effets indésirables observés au cours des essais cliniques
Étant donné que les essais cliniques sont menés dans des conditions très spécifiques, les taux des effets indésirables observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Le Tableau 2 ci-dessous présente les effets indésirables signalés chez au moins 1 % de l’ensemble des patients atteints de polyarthrite rhumatoïde ayant reçu de l’étanercept dans les essais cliniques contrôlés par placebo (y compris l’essai sur le traitement d’association avec le méthotrexate). Les effets indésirables signalés au cours d’études portant sur l’arthrite juvénile idiopathique, le rhumatisme psoriasique chez l’adulte, la spondylarthrite ankylosante et le psoriasis en plaques chez l’adulte étaient similaires à ceux qui avaient été signalés lors des essais cliniques portant sur la polyarthrite rhumatoïde.
Tableau 2. Pourcentage de patients atteints de polyarthrite rhumatoïde ayant signalé des effets indésirables à une fréquence d’au moins 1 % lors d’essais cliniques contrôlés, selon les différentes parties de l’organisme et les termes recommandésa
PARTIE DE L’ORGANISME
Contrôlé par placebo
Pourcentage de patients
Contrôlé par médicament actif
Pourcentage de patients
Placebo Étanercept Méthotrexate Étanercept
Terme recommandé (N = 152) (N = 349) (N = 217) (N = 415) Réaction au point d’injection 10 37 7 33 Infectionb 32 35 72 64
Infection respiratoire autre
qu’infection des voies
respiratoires supérieuresc
31 39 60 51
Infection des voies respiratoires
supérieuresc
16 29 39 31
Autres événements indésirables
Organisme entier
Céphalée 3 3 13 12 Asthénie 0 1 7 5 Douleur abdominale 1 1 5 4 Hémorragie au point d’injection 0 0 2 4 Douleur 1 0 1 1 Trouble des muqueuses 0 1 2 0 Frissons 0 0 2 0 Œdème du visage 0 0 1 0 Fièvre 0 0 1 0 Appareil cardiovasculaire
Vasodilatation 1 1 1 1 Hypertension 0 0 0 1 Appareil digestif
Nausée 3 2 18 9 Diarrhée 1 1 5 7 Dyspepsie 0 0 3 6 Ulcère buccal 0 1 11 4 Constipation 1 0 3 2 Vomissements 0 0 4 1 Anorexie 0 0 2 1 Flatulences 0 0 2 1 Stomatite aphteuse 0 0 2 1 Sécheresse de la bouche 0 1 0 1 Stomatite 0 0 3 0 Système hématopoïétique
Ecchymoses 1 0 2 2 Troubles métaboliques et nutritionnels
Œdème périphérique 0 0 1 2 Gain pondéral 0 0 1 1 Guérison anormale 0 0 1 0 Système locomoteur
Crampes dans les jambes 0 1 1 0
PARTIE DE L’ORGANISME
Contrôlé par placebo
Pourcentage de patients
Contrôlé par médicament actif
Pourcentage de patients
Placebo Étanercept Méthotrexate Étanercept
Terme recommandé (N = 152) (N = 349) (N = 217) (N = 415) Système nerveux
Étourdissements 1 3 5 5 Vertiges 0 0 0 1 Appareil respiratoire
Rhinite
2
2
5
4 Dyspnée 0 0 1 3 Pharyngite 0 1 2 2 Aggravation de la toux 1 1 2 1 Épistaxis 0 0 3 0 Altération de la voix 0 0 1 0 Peu et annexes cutanées
Éruption cutanée 2 3 10 6 Alopécie 0 1 11 5 Prurit 1 2 1 2 Urticaire 1 0 2 1 Sudation 0 0 1 1 Anomalies unguéales 0 0 2 0 Cinq sens
Sécheresse oculaire 0 0 0 1 Acouphènes 0 0 0 1 Amblyopie 0 0 1 0 a Avec prise en compte des données issues des études réalisées à double insu au cours desquelles les patients ont été traités en concomitance avec du méthotrexate.
b La rubrique « Infection » (dans l’ensemble) rend compte des données tirées des trois études contrôlées par placebo. Dans le cas des infections, les données ne tiennent pas compte de la partie de l’organisme touchée ou du lien avec le médicament à l’étude.
c Les infections respiratoires autres que les infections des voies respiratoires supérieures et les infections des voies respiratoires supérieures ne rendent compte que des données issues des deux essais contrôlés par placebo, au cours desquels les données sur les infections avaient été recueillies indépendamment de celles sur les événements indésirables (placebo : N = 110; étanercept : N = 213). N = nombre de patients ayant reçu au moins une dose du médicament à l’étude % = n/N*100
8.3 Effets indésirables observés moins fréquemment lors des essais cliniques
L’incidence des effets indésirables suivants a été inférieure à 1 % (elles se sont produites chez plus d’un patient et plus souvent qu’avec le placebo) :
Organisme entier : hypertrophie abdominale, œdème généralisé, hernie, infection, réaction au point d’injection, malaise, surdosage, syndrome de Sjögren;
Appareil cardiovasculaire : accident cérébrovasculaire, hypotension, infarctus du myocarde, phlébite, thrombophlébite profonde;
Appareil digestif : augmentation de l’appétit, colite, dysphagie, glossite, hémorragie des gencives, hémorragie rectale;
Système hématopoïétique : pétéchies;
Troubles métaboliques et nutritionnels : œdème, hypercholestérolémie, hyperglycémie;
Système locomoteur : arthrose, troubles osseux, fibrose tendineuse, nécrose osseuse;
Système nerveux : nervosité, neuropathie;
Appareil respiratoire : bronchite, cancer du poumon, hémoptysie, laryngite;
Peau et annexes cutanées : cancer de la peau, dermatite exfoliative, hypertrophie de la peau, décoloration de la peau, ulcère cutané;
Cinq sens : lésion cornéenne, troubles auriculaires, hémorragie oculaire, otite moyenne;
Appareil génito-urinaire : troubles cervicaux, cystite, dysurie, gynécomastie, hémorragie utérine, reins polykystiques, cancer du col utérin, polyurie, mictions impérieuses.
Réactions au point d’injection
Au cours des essais contrôlés réalisés chez des patients traités en rhumatologie, environ 37 % des sujets traités par l’étanercept ont présenté des réactions au point d’injection. Dans le cadre des essais contrôlés menés chez des patients adultes atteints de psoriasis en plaques, environ 14 % des sujets traités par l’étanercept ont fait de telles réactions au cours des trois premiers mois de traitement. Dans une étude de longue durée portant sur le psoriasis en plaques, le taux de réactions au point d’injection ajusté en fonction de l’exposition a été de 12,2 par 100 années-patients pour les patients ayant reçu l’étanercept à 50 mg 2 f.p.s. durant 96 semaines, comparativement à 6,1 par 100 années-patients pour les patients ayant reçu un placebo durant 12 semaines. Elles ont toutes été jugées légères ou modérées (érythème ou démangeaisons, douleur ou enflure). Elles sont généralement survenues au cours du premier mois, n’ont pas nécessité l’arrêt du traitement et se sont espacées une fois passé le cap du premier mois. Leur durée moyenne a été de trois à cinq jours. Aucun traitement n’a été administré dans environ 90 % des cas, et la plupart des patients traités pour de telles réactions ont reçu des préparations topiques telles que des corticostéroïdes ou des antihistaminiques à administration orale. Au moment d’injecter le médicament, une rougeur au point d’injection précédent a été souvent observée (7 % des cas), mais aucune intervention n’a été nécessaire. Depuis la commercialisation du médicament, des ecchymoses et des saignements au point d’injection ont été signalés chez 1,8 % des patients traités par ce produit.
Infections
Le pourcentage de patients adultes ayant signalé des infections dans le cadre d’études contrôlées sur l’étanercept dans le traitement du psoriasis en plaques, de la polyarthrite rhumatoïde, du rhumatisme psoriasique et de la spondylarthrite ankylosante est présenté au Tableau 3. Les infections des voies respiratoires supérieures sont celles qui ont été le plus souvent signalées.
Tableau 3. Pourcentage de patients ayant signalé des infections dans le cadre d’études contrôlées sur le psoriasis, la polyarthrite rhumatoïde, le rhumatisme psoriasique et la spondylarthrite ankylosante
Événement
Nbre total
d’infections
Infections autres qu’une IVRS
IVRS
Psoriasis
Placebo (N = 721) 26 % 17 % 9 % Étanercept (N = 1 244) 30 % 21 % 10 % Polyarthrite rhumatoïde
(études contrôlées par
placebo)
Placebo (N = 152) 32 % 31 % 16 % Étanercept (N = 349) 35 % 39 % 29 %* Polyarthrite rhumatoïde
(études contrôlées par
produit actif)
MTX (N = 217) 72 % 60 % 39 % Étanercept (N = 415) 64 %* 51 % 31 % Rhumatisme psoriasique
Placebo (N = 104) 43 % 20 % 23 % Étanercept (N = 101) 40 % 19 % 21 % Spondylarthrite ankylosante
Placebo (N = 139) 30 % 20 % 12 % Étanercept (N = 138) 41 % 24 % 20 %* IVRS = Infection des voies respiratoires supérieures
* Valeur de p < 0,05, selon le test exact de Fisher
Pour les données relatives aux doses et aux schémas posologiques d’étanercept dans chacune des indications, voir la section Essais cliniques dans la partie II de la monographie.
Lors des essais contrôlés par placebo portant sur des patients atteints de polyarthrite rhumatoïde, de rhumatisme psoriasique, de spondylarthrite ankylosante ou de psoriasis en plaques, aucune augmentation de l’incidence des infections graves n’a été observée (environ 1 % dans les groupes placebo et ceux traités par l’étanercept). Dans l’ensemble des essais cliniques effectués sur la polyarthrite rhumatoïde, les infections graves observées comprenaient des cas de pyélonéphrite, de bronchite, d’arthrite aiguë suppurée, d’abcès abdominal, de cellulite, d’ostéomyélite, de plaie infectée, de pneumonie, d’abcès au pied, d’ulcère à la jambe, de diarrhée, de sinusite et de sepsie. La fréquence des infections graves n’a pas augmenté lors des essais de prolongation réalisée sans insu et a été similaire à celle observée dans les essais contrôlés (Tableau 4). Des infections graves, parfois mortelles, y compris des états septiques, ont également été signalées après la mise sur le marché de l’étanercept. Certaines sont survenues après quelques semaines de traitement par l’étanercept. Souvent, le patient était atteint à la fois d’une affection sous-jacente (p. ex., diabète, insuffisance cardiaque congestive, antécédents d’infection évolutive ou chronique) et de polyarthrite rhumatoïde. Les données issues d’un essai clinique mené chez des patients souffrant d’une sepsie, mais pas nécessairement de polyarthrite rhumatoïde, laissent entendre que le traitement par l’étanercept augmenterait peut-être la mortalité en présence d’une sepsie confirmée.
Tableau 4. Infections graves en fonction du temps
Tous les patients traités par l’étanercept*
(N = 1 341) Année Nbre de patients Nbre de patients ayant un événement Taux d’incidence
1 1 341 35 0,026 2 1 113 26 0,023 3 1 006 26 0,026 4 915 25 0,027 5 849 27 0,032 6 769 22 0,029 7 696 21 0,030 8 647 24 0,037 9 608 16 0,026 10 529 15 0,028 * Essais contrôlés et essais de prolongation réalisés sans insu sur la polyarthrite rhumatoïde.
Au cours des essais contrôlés réalisés chez des adultes atteints de rhumatisme psoriasique, aucune différence n’a été relevée au chapitre de la fréquence des infections entre les patients traités par l’étanercept pendant des périodes pouvant atteindre un an et ceux ayant reçu un placebo. De plus, aucun cas d’infection grave n’a été rapporté chez les patients traités par l’étanercept.
Dans un essai contrôlé portant sur des patients atteints de spondylarthrite ankylosante, les taux d’infection se sont également révélés similaires à ceux observés lors des études contrôlées effectuées auprès de sujets souffrant de polyarthrite rhumatoïde ou de rhumatisme psoriasique. Aucune augmentation de l’incidence des infections graves n’a été observée chez les personnes traitées par l’étanercept.
Les infections graves contractées par les sujets adultes traités par l’étanercept lors des essais cliniques portant sur le psoriasis en plaques incluent les suivantes : cellulite, gastroentérite, pneumonie, abcès, ostéomyélite, méningite virale, myosite, infection des fascias et choc septique.
Dans le cadre de deux études réalisées auprès de patients ayant reçu à la fois de l’étanercept et de l’anakinra pendant des périodes pouvant atteindre 24 semaines, l’incidence des infections graves a été de 7 %. Les infections les plus fréquentes étaient la pneumonie bactérienne (quatre cas) et la cellulite (quatre cas). Un patient atteint de fibrose pulmonaire et de pneumonie est décédé en raison d’une insuffisance respiratoire.
Dans des études cliniques internationales portant sur l’étanercept menées auprès de 20 070 patients (28 308 années-patients de traitement), le taux de survenue de tuberculose a été d’environ 0,01 %. Parmi les 15 438 patients (23 524 années-patients de traitement) ayant participé aux études aux États-Unis et au Canada, le taux de survenue de tuberculose a été d’environ 0,007 %. Dans le cadre de ces études, des cas de tuberculose pulmonaire et extrapulmonaire ont été signalés (voir MISES EN GARDE ET PRÉCAUTIONS, Infections graves et opportunistes).
Au cours de 38 essais cliniques et de 4 études de cohorte menés aux États-Unis et au Canada, portant sur toutes les indications approuvées de l’étanercept et totalisant 27 169 années-patients d’exposition (17 696 patients), aucun cas d’histoplasmose n’a été signalé parmi les patients traités par l’étanercept. Les données tirées des études cliniques et des rapports de pharmacovigilance semblent indiquer qu’il existerait des différences entre les divers antagonistes du TNF quant au risque d’histoplasmose envahissante. Depuis la commercialisation du médicament, des cas d’infection fongique grave parfois mortelle, notamment d’histoplasmose, ont néanmoins été signalés avec des antagonistes du TNF, y compris l’étanercept (voir MISES EN GARDE ET PRÉCAUTIONS, Infections graves et opportunistes).
Depuis la mise sur le marché de l’étanercept, des infections ont été observées chez des patients recevant ce produit seul ou en association avec des agents immunodépresseurs. Elles ont été attribuées à divers agents pathogènes, dont des virus, des bactéries, des mycobactéries, des mycètes envahissants et des organismes parasitaires (y compris des protozoaires). Il s’agissait, dans certains cas, d’infections opportunistes (infections à mycobactéries atypiques, zona, aspergillose, pneumonie à Pneumocystis jiroveci, histoplasmose, candidose, coccidioïdomycose, listériose et légionellose).
Cancers
Il existe des données sur 10 953 adultes (soit 17 123 années-patients) et sur 1 154 enfants (2 039 années-patients) provenant de 45 essais cliniques menés sur l’étanercept.
Dans le cadre d’une étude de prolongation ouverte au cours de laquelle 581 patients atteints de polyarthrite rhumatoïde réfractaire au traitement antirhumatismal de fond ont été suivis durant plus de 10 ans, le taux d’incidence normalisé de l’ensemble des cancers, par rapport au taux correspondant du programme SEER, était de 1,30, et l’intervalle de confiance (IC) de 95 % allait de 0,97 à 1,71. Par ailleurs, au cours d’une étude de prolongation ouverte qui a permis de suivre durant plus de 9,6 ans 468 patients atteints de polyarthrite rhumatoïde évolutive aux premiers stades, le taux d’incidence normalisé de l’ensemble des cancers, par rapport au taux correspondant du programme SEER, était de 1,39 (IC de 95 % : de 0,98 à 1,93).
Lymphomes
La fréquence du lymphome chez les personnes atteintes de polyarthrite rhumatoïde serait plusieurs fois supérieure à celle observée dans la population générale; elle semble augmenter parallèlement à la gravité de la maladie.
Dans les segments contrôlés des essais cliniques portant sur tous les antagonistes du TNF, un nombre plus élevé de cas de lymphome a été observé parmi les patients traités par ces agents que parmi les témoins. Au cours des segments contrôlés des essais cliniques sur l’étanercept menés auprès d’adultes atteints de polyarthrite rhumatoïde, de spondylarthrite ankylosante et de rhumatisme psoriasique, 2 cas de lymphome ont été observés parmi les 3 306 patients traités par l’étanercept par rapport à 0 cas parmi les 1 521 témoins (la durée du traitement témoin a varié de 3 à 36 mois).
Parmi les 6 543 patients adultes atteints de polyarthrite rhumatoïde, de rhumatisme psoriasique ou de spondylarthrite ankylosante traités par l’étanercept lors des segments contrôlés et ouverts des essais cliniques, soit environ 12 845 années-patients de traitement, le taux de lymphome observé a été de 0,10 cas par 100 années-patients. Ce taux est trois fois plus élevé que le taux escompté dans la population générale, d’après la base de données du programme Surveillance, Epidemiology and End Results (SEER).
Au cours d’une étude de prolongation ouverte ayant permis de suivre durant plus de 10 ans 581 patients atteints de polyarthrite rhumatoïde réfractaire au traitement antirhumatismal de fond, le taux d’incidence normalisé des lymphomes, par rapport au taux correspondant du programme SEER, était de 4,49 (IC de 95 % : de 1,81 à 9,26). Par ailleurs, au cours d’une étude de prolongation ouverte ayant permis de suivre durant plus de 9,6 ans 468 patients atteints de polyarthrite rhumatoïde évolutive aux premiers stades, le taux d’incidence normalisé des lymphomes, par rapport au taux correspondant du programme SEER, était de 7,76 (IC de 95 % : de 3,35 à 15,30).
Parmi les 4 410 adultes atteints de psoriasis en plaques recevant un traitement par l’étanercept lors des essais cliniques d’une durée allant jusqu’à 36 mois, soit environ 4 278 années-patients de traitement, le taux de lymphomes observé a été de 0,05 cas par 100 années-patients, ce qui est comparable au taux escompté dans la population générale. Au cours des segments contrôlés de ces essais, aucun cas de lymphome n’a été observé chez les patients traités par l’étanercept ou par le placebo.
Leucémie
Après la commercialisation, des cas de leucémie aiguë et chronique associés à l’administration d’antagonistes du TNF dans le traitement de la polyarthrite rhumatoïde et d’autres indications ont été signalés. Même s’ils ne reçoivent aucun antagoniste du TNF, les patients atteints de polyarthrite rhumatoïde risquent davantage de présenter une leucémie (environ 2 fois plus) que la population générale.
Au cours des segments contrôlés des essais cliniques sur l’étanercept, 2 cas de leucémie ont été observés parmi les 5 445 patients (0,06 cas par 100 années-patients) traités par l’étanercept par rapport à 0 cas parmi les 2 890 patients témoins (0 %). La durée du traitement témoin a varié de 3 à 48 mois.
Parmi les 15 401 patients traités par l’étanercept lors des segments contrôlés et ouverts des essais cliniques, soit environ 23 325 années-patients de traitement, le taux de leucémie observé a été de 0,03 cas par 100 années-patients.
Autres cancers
Dans le cas des cancers autres que les lymphomes et les cancers de la peau non mélaniques, aucune différence n’a été notée entre les groupes sous étanercept et les groupes témoins quant au taux de réactions ajusté en fonction de l’exposition au traitement, lors des segments contrôlés des essais cliniques portant sur toutes les indications. L’analyse combinée du nombre de cancers des segments contrôlés et non contrôlés des essais cliniques a permis de démontrer que le type et le nombre de cancers étaient semblables à ceux auxquels on s’attend dans la population générale, d’après la base de données du programme SEER, et qu’il n’y avait aucune augmentation de la fréquence avec le temps.
Le rôle que pourrait jouer le traitement par l’étanercept dans l’apparition et l’évolution des cancers chez les adultes est inconnu.
Mélanomes et cancers de la peau non mélaniques
Des cas de mélanomes et de cancers de la peau non mélaniques ont été signalés chez des patients traités par des antagonistes du TNF, y compris l’étanercept. Parmi les 15 401 patients traités par l’étanercept lors des segments contrôlés et ouverts des essais cliniques, soit environ 23 325 années-patients de traitement, le taux de mélanome observé a été de 0,043 cas par 100 années-patients. Lors des essais cliniques contrôlés menés auprès de 3 306 adultes atteints de polyarthrite rhumatoïde, de rhumatisme psoriasique et de spondylarthrite ankylosante et traités par l’étanercept, soit environ 2 669 années-patients de traitement, le taux de cancers de la peau non mélaniques observé a été de 0,41 cas par 100 années-patients comparativement à 0,37 cas par 100 années-patients parmi les 1 521 patients témoins représentant 1 077 années-patients. Lors des essais cliniques contrôlés menés auprès de 1 245 adultes atteints de psoriasis en plaques et traités par l’étanercept, soit environ 283 années-patients de traitement, le taux de cancers de la peau non mélaniques observé a été de 3,54 cas par 100 années-patients par rapport à 1,28 cas par 100 années-patients parmi les 720 patients témoins représentant 156 années-patients.
Sur 89 patients atteints de granulomatose de Wegener et traités par l’étanercept au cours d’un essai à répartition aléatoire et contrôlé par placebo, cinq ont présenté divers cancers non cutanés solides, contre aucun sous placebo (voir MISES EN GARDE ET PRÉCAUTIONS, Granulomatose de Wegener).
Auto-anticorps
Des auto-anticorps ont été recherchés à plusieurs reprises dans le sérum des patients. Au cours des études I et II portant sur la polyarthrite rhumatoïde, où des anticorps antinucléaires (AAN) avaient été recherchés, le pourcentage de patients devenus séropositifs à l’égard des AAN (1:40) était plus élevé chez les patients sous étanercept (11 %) que chez ceux sous placebo (5 %). Le taux d’apparition d’une séropositivité à l’égard des anticorps anti-ADN bicaténaire était également supérieur chez les patients traités par l’étanercept, d’après le dosage radio-immunologique (15 % avec l’étanercept, contre 4 % avec le placebo) et le dosage par immunofluorescence sur Crithidia luciliæ (3 % avec l’étanercept, contre 0 % avec le placebo). De même, le taux d’apparition d’anticorps anticardiolipines était plus élevé chez les patients traités par l’étanercept que chez ceux recevant un placebo. Dans l’étude III, aucune tendance n’a été notée quant à l’augmentation de la fréquence d’apparition des auto-anticorps chez les patients traités par l’étanercept par rapport à ceux ayant reçu du méthotrexate.
Les conséquences d’un traitement de longue durée par l’étanercept sur l’apparition d’une maladie auto-immune sont inconnues. De rares déclarations d’événements indésirables ont fait état de l’apparition d’auto-anticorps additionnels accompagnée d’une éruption cutanée et d’autres manifestations évoquant un syndrome pseudolupique chez des patients atteints de polyarthrite rhumatoïde érosive ou séropositifs à l’égard du facteur rhumatoïde.
Immunogénicité
Des anticorps dirigés contre l’étanercept ont été recherchés à plusieurs occasions chez les patients adultes atteints de polyarthrite rhumatoïde, de rhumatisme psoriasique, de spondylarthrite ankylosante ou de psoriasis en plaques traités avec ce produit. Des anticorps non neutralisants dirigés contre le récepteur du TNF ou contre une autre composante protéinique de l’étanercept ont été décelés au moins une fois dans le sérum d’environ 6 % des adultes atteints de polyarthrite rhumatoïde, de rhumatisme psoriasique, de spondylarthrite ankylosante ou de psoriasis en plaques. Les anticorps étaient tous non neutralisants. Les résultats observés chez les enfants souffrant d’arthrite juvénile idiopathique étaient comparables à ceux observés chez les adultes atteints de polyarthrite rhumatoïde traités par l’étanercept.
Dans le cadre d’études à long terme d’une durée allant jusqu’à 144 semaines portant sur le psoriasis en plaques chez l’adulte, la proportion de patients ayant obtenu des résultats positifs à un moment quelconque de l’évaluation variait de 3 % à 10 %. Par ailleurs, dans le cadre des études sur le psoriasis en plaques chez l’enfant, environ 10 % des sujets avaient produit des anticorps dirigés contre l’étanercept à la 48e semaine et environ 16 % des sujets en avaient fait autant à la 264e semaine. Dans tous les cas, il s’agissait d’anticorps non neutralisants. Dans aucune des études portant sur l’étanercept menées jusqu’à présent il n’a pu être établi de corrélation nette entre l’apparition d’anticorps, d’une part, et la réponse clinique ou les événements indésirables, d’autre part. Des anticorps neutralisants n’ont pas été observés en association avec l’étanercept.
Les données recueillies reflètent le pourcentage de patients dont les résultats obtenus au dosage ELISA ont été considérés positifs pour ce qui est des anticorps dirigés contre l’étanercept, et elles sont fortement liées à la sensibilité et à la spécificité de ce test. De plus, l’incidence de tous résultats positifs à un dosage dépend fortement (peut être influencée) de plusieurs facteurs tels que la spécificité, la sensibilité et la méthodologie du dosage, la manipulation des échantillons, le moment de la collecte des échantillons, la prise concomitante d’autres médicaments et la présence d’une maladie sous-jacente. C’est pourquoi il est difficile de tirer des conclusions valides en comparant l’incidence d’anticorps dirigés contre l’étanercept à celle d’anticorps dirigés contre d’autres produits.
Insuffisance cardiaque
Deux études à répartition aléatoire contrôlées par placebo ont été menées auprès de patients atteints d’insuffisance cardiaque congestive (ICC). Dans la première, les patients recevaient l’étanercept à 25 mg 2 ou 3 f.p.s., ou encore un placebo. Dans la seconde, les patients recevaient l’étanercept à 25 mg 1 ou 2 f.p.s., ou encore un placebo. Les résultats de la première étude semblent indiquer un taux de mortalité plus élevé chez les patients recevant l’étanercept, sans égard au schéma posologique, comparativement à celui des patients recevant un placebo. Les résultats de la seconde étude ne confirmaient pas ces observations. Les analyses n’ont déterminé aucun facteur précis associé au risque accru d’issue défavorable chez les patients atteints d’ICC recevant l’étanercept (voir MISES EN GARDE ET PRÉCAUTIONS, Événements cardiovasculaires).
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Autre
Au cours d’une étude portant sur l’étanercept fabriqué selon un procédé modifié (voir PARTIE II, ESSAIS CLINIQUES, Autres études), les événements indésirables graves qui suivent ont été observés. Treize événements indésirables graves sont survenus chez douze patients (5,4 %). Un patient a présenté un néoplasme pulmonaire bénin. Une réaction non infectieuse menaçant le pronostic vital (embolie pulmonaire) est survenue chez un patient (0,4 %) et des événements indésirables graves non infectieux sont survenus chez 14 patients (6,3 %). Un événement grave (infection des voies urinaires) était considéré comme une réaction infectieuse. Un cas de néoplasme hépatique malin (grave) et un cas de carcinome squameux (non grave) ont été signalés. Dans l’ensemble, le profil d’innocuité de l’étanercept fabriqué selon le procédé modifié était comparable à celui de l’étanercept fabriqué selon le procédé antérieur.
8.5 Effets indésirables chez les enfants
D’une façon générale, les événements indésirables observés chez les enfants étaient similaires, du point de vue de leur fréquence et de leur nature, à ceux observés chez les adultes. Les paragraphes qui suivent présentent les différences observées par rapport aux événements indésirables recensés chez les adultes, ainsi que certaines autres considérations particulières.
Parmi les effets indésirables graves signalés chez 69 enfants âgés de 4 à 17 ans atteints d’arthrite juvénile idiopathique figuraient des cas de varicelle, de gastro-entérite, de dépression ou de trouble de la personnalité, d’ulcère cutané, d’œsophagite ou de gastrite, de choc septique dû à un streptocoque du groupe A, de diabète sucré de type I et d’infection des tissus mous et des plaies postopératoires.
Quarante-trois enfants atteints d’arthrite juvénile idiopathique sur 69 (62 %) ont eu une infection pendant leur traitement par l’étanercept au cours des trois mois de l’étude (première partie sans insu). La fréquence et la gravité des infections ont été similaires chez 58 patients qui ont participé à une prolongation du traitement sans insu d’une durée de 12 mois. Les types d’infections signalés chez les enfants atteints d’arthrite juvénile idiopathique et ceux atteints de psoriasis en plaques étaient généralement bénins et concordaient avec ceux généralement observés chez les enfants soignés en consultation externe.
Les événements indésirables suivants ont été signalés plus fréquemment chez ces 69 patients atteints d’arthrite juvénile idiopathique et recevant l’étanercept pendant trois mois que chez 349 adultes atteints de polyarthrite rhumatoïde lors d’essais contrôlés par placebo. Il s’agissait de céphalées (19 % des patients, soit 1,7 manifestation par année-patient), de nausées (9 %, soit 1,0 manifestation par année-patient), de douleur abdominale (19 %, soit 0,74 manifestation par année-patient) et de vomissements (13 %, soit 0,74 manifestation par année-patient).
Dans des études cliniques ouvertes portant sur des enfants atteints d’arthrite juvénile idiopathique, les événements indésirables signalés chez les enfants de 2 à 4 ans étaient similaires à ceux signalés chez les enfants plus âgés.
Dans le cadre d’une étude clinique de 48 semaines menée auprès de 211 enfants âgés de 4 à 17 ans atteints de psoriasis en plaques, les effets indésirables signalés étaient semblables à ceux qui se sont produits lors d’études antérieures chez les adultes atteints de psoriasis en plaques. Une étude de prolongation ouverte a permis d’évaluer le profil d’innocuité à long terme durant une période additionnelle pouvant atteindre 264 semaines. Aucun élément additionnel alarmant sur l’innocuité n’a été mis en évidence.
Lors des essais cliniques contrôlés portant sur le psoriasis en plaques chez l’enfant, 7 % des patients traités par l’étanercept ont eu une réaction au point d’injection pendant les trois premiers mois de traitement. Toutes les réactions au point d’injection ont été décrites comme légères ou modérées (érythème, démangeaisons, douleur, enflure, saignement, ecchymose) et, en règle générale, n’ont pas exigé l’abandon du traitement.
Depuis la mise sur le marché de l’étanercept, les événements indésirables graves suivants ont été signalés chez des enfants atteints d’arthrite juvénile idiopathique : abcès avec bactériémie, névrite optique, pancytopénie, neutropénie, leucopénie, thrombocytopénie, anémie, convulsions, arthrite tuberculeuse, infection des voies urinaires, y compris invasion infectieuse à partir des voies urinaires, coagulopathie, vascularite cutanée, bronchite, gastro-entérite et hausse des taux de transaminases. La dépression figure parmi les autres événements indésirables majeurs. La fréquence de ces événements et leur relation causale avec le traitement par l’étanercept sont inconnues.
Les effets à long terme du traitement par l’étanercept sur la maturation et le développement du squelette, du comportement, de la fonction cognitive, des organes sexuels et du système immunitaire des enfants sont inconnus.
Selon les données d’un registre d’observation regroupant des patients atteints d’arthrite juvénile idiopathique, les événements indésirables étaient plus fréquents chez ceux qui étaient traités par l’étanercept en association avec le méthotrexate. Comme, de toute évidence, ces enfants souffraient d’une forme plus grave de la maladie puisque celle-ci n’avait pas réagi favorablement à un traitement antérieur fondé sur l’emploi d’un seul de ces deux produits, le lien entre cette augmentation et le traitement ou la maladie elle-même demeure incertain.
8.6 Effets indésirables observés après la commercialisation du médicament
D’autres événements indésirables ont été signalés depuis la mise sur le marché de l’étanercept. Comme ces événements sont signalés sur une base volontaire et que le nombre de patients sous traitement est incertain, il n’est pas toujours possible d’évaluer de manière fiable leur fréquence ou d’établir une relation causale avec l’utilisation de l’étanercept. Il s’agit, entre autres, des événements suivants (classées par système organique) :
Organisme entier : œdème de Quincke, fatigue, fièvre, syndrome grippal, douleurs généralisées, gain pondéral
Appareil cardiovasculaire : douleur thoracique, vasodilatation (bouffées de chaleur), apparition d’une insuffisance cardiaque congestive
Appareil digestif : dysgueusie, anorexie, diarrhée, sécheresse buccale, perforation intestinale
Système hématopoïétique : adénopathie, anémie, anémie aplasique, leucopénie, neutropénie, pancytopénie, thrombocytopénie
Sphère hépatobiliaire : hépatite auto-immune, hausse des taux de transaminase, réactivation de l’hépatite B
Système immunitaire : syndrome d’activation macrophagique, vascularite systémique
Système locomoteur : douleurs articulaires, syndrome pseudolupique
accompagné de manifestations telles qu’une éruption faisant songer à un lupus subaigu ou discoïde
Néoplasmes bénins, malins et
de nature non précisée :
carcinome à cellules de Merkel
Système nerveux : paresthésies, accident vasculaire cérébral, convulsions, ainsi que manifestations reliées au système nerveux central évoquant la sclérose en plaques ou des troubles démyélinisants isolés tels que la myélite transverse ou la névrite optique
Appareil oculaire : sécheresse oculaire, inflammation oculaire, sclérite, uvéite
Appareil respiratoire : dyspnée, maladie pulmonaire interstitielle, maladie pulmonaire, aggravation d’un trouble pulmonaire existant
Peau : vascularite cutanée, y compris vascularite leucocytoclasique
(avec manifestation de plusieurs symptômes), érythème polymorphe, syndrome de Stevens-Johnson, nécrolyse épidermique toxique, prurit, nodules sous-cutanés, urticaire, apparition ou aggravation du psoriasis (tous les sous-types, incluant les psoriasis pustuleux et palmoplantaire)
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Aperçu
Aucune étude n’a été menée sur les interactions que pourraient avoir certains médicaments avec l’étanercept. Comme l’association de ce produit avec d’autres traitements antirhumatismaux de fond tels que les sels d’or, les antipaludéens, la sulfasalazine, la pénicillamine, l’azathioprine, le cyclophosphamide ou le léflunomide n’a pas été systématiquement évaluée, les avantages et les risques de ces associations médicamenteuses sont inconnus.
9.2 Interactions médicament-médicament
RYMTI peut être utilisé en association avec le méthotrexate (MTX) chez les adultes atteints de polyarthrite rhumatoïde ou de rhumatisme psoriasique.
Aucune interaction médicamenteuse significative sur le plan clinique n’a été observée lors des études pharmacocinétiques portant sur la digoxine et la warfarine.
Selon les données d’un registre d’observation regroupant des patients atteints d’arthrite juvénile idiopathique, les événements indésirables étaient plus fréquents chez ceux qui étaient traités par une association d’étanercept et de méthotrexate. Comme, de toute évidence, ces enfants souffraient d’une forme plus grave de la maladie puisque celle-ci n’avait pas réagi favorablement à un traitement antérieur fondé sur l’emploi d’un seul de ces deux produits, le lien entre cette augmentation et le traitement ou la maladie elle-même demeure incertain.
Des patients qui, au cours d’une étude clinique ont reçu de l’étanercept en plus du traitement à la sulfasalazine qu’ils suivaient déjà, ont connu une diminution statistiquement significative de leur nombre moyen de globules blancs par comparaison aux résultats enregistrés dans les groupes traités uniquement soit par l’étanercept, soit par de la sulfasalazine. L’importance de cette observation est inconnue.
L’administration concomitante d’étanercept et d’anakinra n’a pas été associée à une augmentation des bienfaits cliniques pour les patients. Dans une étude portant sur des patients atteints de polyarthrite rhumatoïde évolutive et traités pendant des périodes pouvant atteindre 24 semaines par une association d’étanercept et d’anakinra, un taux de 7 % d’infections graves a été observé, soit un pourcentage plus élevé que celui enregistré sous étanercept utilisé seul (0 %). Deux patients sur 100 traités en même temps par l’étanercept et par l’anakinra ont manifesté une neutropénie (NAN inférieur à 1 x 10⁹/L).
Dans une étude portant sur des patients atteints de granulomatose de Wegener, l’ajout d’étanercept au traitement classique (comprenant du cyclophosphamide) a été associé à une augmentation de la fréquence des cancers non cutanés. Bien que le rôle de l’étanercept dans cette observation ne soit pas connu, l’utilisation de RYMTI chez tout patient recevant une thérapie concomitante par cyclophosphamide n’est pas recommandée.
Dans les études cliniques, l’administration concomitante d’étanercept et d’abatacept a entraîné une incidence accrue d’événements indésirables graves et n’a pas été associée à une augmentation des bienfaits cliniques. L’association de RYMTI à l’abatacept n’est donc pas recommandée.
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
RYMTI (étanercept) est une protéine de fusion dimère formée du domaine de liaison extracellulaire des ligands au récepteur p75 (75 kilodaltons) du facteur de nécrose tumorale (TNFR), couplé au domaine Fc d’une IgG1 humaine. Il comprend 934 acides aminés et a un poids moléculaire apparent d’environ 150 kilodaltons.
L’étanercept se lie de façon sélective au facteur de nécrose tumorale soluble et à la surface des cellules, et bloque ainsi son interaction avec les récepteurs du TNF à la surface des cellules. In vitro, l’étanercept neutralise le TNF sans provoquer la lyse des cellules qui participent à la réaction immunitaire. Le TNF est une cytokine naturelle, c’est-à-dire une protéine du système immunitaire, qui intervient dans l’apparition et l’évolution des maladies inflammatoires, infectieuses et auto-immunes. Il joue un rôle essentiel dans les processus inflammatoires responsables de la polyarthrite rhumatoïde, de l’arthrite juvénile idiopathique polyarticulaire et de la spondylarthrite ankylosante, ainsi que dans les atteintes articulaires qui en résultent. Le TNF joue aussi un rôle prépondérant dans le processus inflammatoire à l’origine du psoriasis en plaques et des manifestations cutanées qui caractérisent cette maladie. Le TNF se trouve en concentrations élevées dans la synovie des patients atteints de polyarthrite rhumatoïde, dans la membrane synoviale et les plaques psoriasiques des personnes atteintes de rhumatisme psoriasique ou de psoriasis en plaques, et dans le sérum et les tissus synoviaux des patients souffrant de spondylarthrite ankylosante. Dans les cas de psoriasis en plaques, les concentrations de TNF sont plus élevées dans les lésions psoriasiques que dans la peau saine, ce qui est dû à l’infiltration des cellules inflammatoires, telles que les lymphocytes T.
Deux types distincts de récepteurs du TNF (TNFR), une protéine de 55 kilodaltons (p55) et une autre de 75 kilodaltons (p75), existent naturellement sous forme de monomères membranaires (à la surface des cellules) ou de monomères solubles. L’activité biologique du TNF dépend de sa liaison à l’un ou l’autre type de TNFR membranaire.
L’étanercept est une forme dimère soluble du récepteur p75 du TNF, qui peut se lier à deux molécules de TNF. Cette liaison dimère donne lieu à une inhibition compétitive du TNF nettement plus importante que celle produite par les récepteurs solubles monomères.
Une grande partie des atteintes articulaires associées à la polyarthrite rhumatoïde sont déclenchées par des molécules pro-inflammatoires, reliées entre elles en un réseau régulé par le TNF.
L’étanercept inhibe de façon compétitive la liaison du TNFα aussi bien que celle du TNFβ (lymphotoxine α [LTα]) aux récepteurs membranaires du TNF, ce qui prive le TNF biologique de son activité. L’étanercept ne cause pas la lyse des cellules produisant le TNF in vitro, en présence ou en l’absence de complément.
10.2 Pharmacodynamie
De plus, l’étanercept module les réponses biologiques induites ou régulées par le TNF, notamment l’expression des molécules d’adhésion responsables de la migration leucocytaire (c’est-à-dire la E- sélectine et, dans une moindre mesure, la molécule d’adhésion intercellulaire 1 [ICAM-1]), les taux sériques de cytokines (comme l’IL-6 et l’IL-1) et les taux sériques de la métalloprotéinase matricielle 3 (MMP-3 ou stromélysine). Il a été démontré que l’étanercept exerçait un effet sur plusieurs modèles animaux d’inflammation, incluant l’arthrite induite par le collagène murin.
10.3 Pharmacocinétique
Après administration d’une dose de 25 mg d’étanercept en une seule injection sous-cutanée (s.-c.) à 25 patients atteints de polyarthrite rhumatoïde, la demi-vie observée était de 102 ± 30 heures (moyenne ± écart-type), tandis que la clairance s’élevait à 160 ± 80 mL/h. La concentration sérique maximale (Cmax) se chiffrait à 1,1 ± 0,6 µg/mL, et le délai pour l’atteindre a été de 69 ± 34 heures chez ces patients. Après administration de doses de 25 mg deux fois par semaine pendant six mois à ces mêmes patients atteints de polyarthrite rhumatoïde (N = 23), la Cmax moyenne s’établissait à 2,4 ± 1,0 μg/mL. Les concentrations sériques maximales ont été multipliées par un facteur variant de 2 à 7, et l’aire sous la courbe (ASC0-72 h) a été multipliée par quatre environ (variation : de 1 à 17) suite à une administration répétée. Les concentrations sériques du médicament chez les patients atteints de polyarthrite rhumatoïde n’ont pas été mesurées pendant des périodes de traitement dépassant six mois.
Dans une autre étude, les courbes des concentrations sériques à l’état d’équilibre se sont révélées comparables chez des patients atteints de polyarthrite rhumatoïde, qui avaient été traités par l’étanercept à raison de 50 mg une fois par semaine ou de 25 mg deux fois par semaine. La Cmax moyenne (± écart type), la Cmin et l’ASC partielle se chiffraient à 2,4 ± 1,5 mg/L, 1,2 ± 0,7 mg/L et à 297 ± 166 mg•h/L, respectivement, chez les patients qui avaient reçu 50 mg d’étanercept une fois par semaine (N = 21), contre 2,6 ± 1,2 mg/L, 1,4 ± 0,7 mg/L et 316 ± 135 mg•h/L chez ceux qui avaient reçu 25 mg d’étanercept deux fois par semaine (N = 16). Les concentrations sériques chez les patients atteints de psoriasis en plaques recevant l’étanercept à 50 mg 2 f.p.s. étaient environ deux fois plus élevées que celles des patients recevant l’étanercept à 25 mg 2 f.p.s.; moyenne (± écart type) de 3,8 ± 1,9 mg/L et de 1,9 ± 1,1 mg/L, respectivement, après 12 semaines.
Populations particulières et états pathologiques
Enfants : Des enfants âgés de 4 à 17 ans atteints d’arthrite juvénile idiopathique ont reçu 0,4 mg/kg d’étanercept deux fois par semaine (jusqu’à une dose maximale de 50 mg par semaine) pendant des périodes pouvant atteindre 18 semaines. La concentration sérique moyenne observée après ces doses répétées était de 2,1 μg/mL (variation entre 0,7 et 4,3 μg/mL), comparativement à 3,1 μg/mL (variation entre 0,9 et 5,6 μg/mL) chez l’adulte. Les données préliminaires semblent indiquer que la clairance de l’étanercept se trouve légèrement réduite chez les enfants âgés de 4 à 8 ans. Les analyses pharmacocinétiques réalisées dans cette population ont permis de calculer que l’administration de 0,8 mg/kg d’étanercept une fois par semaine à des enfants entraînera une hausse de 11 % de la Cmax et une réduction de 20 % de la Cmin à l’état d’équilibre par comparaison à l’administration de 0,4 mg/kg d’étanercept deux fois par semaine. Selon ces analyses, les différences pharmacocinétiques entre les schémas posologiques hebdomadaire et bihebdomadaire chez les enfants atteints d’arthrite juvénile idiopathique sont de la même ampleur que celles observées chez les adultes atteints de polyarthrite rhumatoïde. Chez les enfants atteints d’arthrite juvénile idiopathique âgés de 2 à 4 ans, les concentrations sériques d’étanercept étaient semblables à celles observées chez les enfants plus âgés atteints de la maladie.
Les enfants (de 4 à 17 ans) atteints de psoriasis en plaques ont reçu 0,8 mg/kg d’étanercept une fois par semaine (jusqu’à une dose maximale de 50 mg par semaine) pendant une période allant jusqu’à 48 semaines. La valeur moyenne de la concentration sérique minimale à l’état d’équilibre chez ces patients allait de 1,6 à 2,1 μg/mL aux semaines 12, 24 et 48. Ces concentrations moyennes étaient comparables aux concentrations mesurées chez les enfants atteints d’arthrite juvénile idiopathique et les adultes atteints de psoriasis en plaques.
L’association avec le méthotrexate ne modifie pas le comportement pharmacocinétique de l’étanercept chez l’adulte. Le comportement pharmacocinétique du méthotrexate pris de façon concomitante chez les enfants âgés de 4 à 17 ans atteints d’arthrite juvénile idiopathique n’a pas été évalué.
Sexe : Les paramètres pharmacocinétiques n’ont fait ressortir aucune différence liée au sexe ou à l’âge chez les adultes.
Insuffisance hépatique : Aucune étude pharmacocinétique n’a été effectuée afin d’analyser l’effet d’une altération de la fonction hépatique sur l’élimination de l’étanercept ou ses interactions potentielles avec le méthotrexate.
Insuffisance rénale : Aucune étude pharmacocinétique n’a été effectuée afin d’analyser l’effet d’une altération de la fonction rénale sur l’élimination de l’étanercept ou ses interactions potentielles avec le méthotrexate.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Seringues préremplies jetables RYMTI et auto-injecteurs préremplis RYMTI à usage unique : RYMTI doit être conservé au réfrigérateur entre 2 °C et 8 °C. NE PAS CONGELER. Laisser le produit dans son emballage original afin de le protéger de la lumière jusqu’au moment de l’utiliser. Ne pas agiter. Garder en lieu sûr, hors de la portée des enfants.
Ne pas utiliser RYMTI au-delà de la date de péremption figurant sur la boîte ou sur le corps de la seringue. RYMTI peut être conservé à une température ambiante ne dépassant pas 27 °C pendant une période n’excédant pas 60 jours. Lorsqu’il est conservé à la température ambiante, RYMTI doit être utilisé dans les 60 jours. Protéger de la lumière directe, de la chaleur et de l’humidité.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Renseignements destinés aux patients
RYMTI est présenté sous forme de seringues préremplies jetables ou d’auto-injecteurs préremplis à usage unique.
Si un patient ou un aidant doit administrer RYMTI, il faut lui montrer comment mesurer la dose exacte et comment procéder à l’injection pour assurer l’innocuité du traitement par RYMTI. La première injection doit se faire sous la surveillance d’un professionnel de la santé expérimenté. La capacité du patient ou de l’aidant à effectuer une injection sous-cutanée doit être évaluée. Des tampons d'alcool seront inclus dans l'emballage et des boules de coton/de la gaze devront être obtenues séparément. Aiguilles, seringues et autoinjecteurs doivent être jetés dans un contenant résistant aux perforations. Les patients et leurs aidants doivent être renseignés sur la marche à suivre pour se débarrasser des aiguilles, des seringues et des autoinjecteurs usagés, et être mis en garde contre les risques associés à une réutilisation de ces éléments.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : étanercept
Nom chimique : Sans objet. L’étanercept n’est pas une substance chimique. L’étanercept est une protéine de fusion formée à partir d’un récepteur humain du facteur de nécrose tumorale (TNFR:Fc)
Formule moléculaire et masse moléculaire : L’étanercept comprend 934 acides aminés et a un poids moléculaire apparent d’environ 150 kDa. Son activité spécifique est de 1,7 x 10⁶U/mg.
Formule développée :
Propriétés physicochimiques : La solution de RYMTI est liquide, incolore ou jaunâtre, stérile avec un pH de a 6,30 ± 0,20.
Caractéristiques du produit
RYMTI (étanercept) est une protéine de fusion dimère formée du domaine de liaison extracellulaire des ligands au récepteur p75 du facteur de nécrose tumorale humain (TNFR), couplé au domaine Fc d’une IgG1 humaine (voir l’illustration ci-dessus). L’étanercept est produit par génie génétique et plus précisément par un système d’expression dans des cellules ovariennes de hamster chinois; sur le plan thérapeutique, il a pour but d’inhiber le TNF, une cytokine pro-inflammatoire. L’étanercept est exclusivement constitué de séquences d’acides aminés humains. Son composant Fc contient les domaines CH2 et CH3, mais non le domaine CH1 de l’IgG1.
14 ESSAIS CLINIQUES COMPARATIFS
14.1 Conception de l’essai comparatif et aspects démographiques de l’étude
Les études cliniques qui ont servi à appuyer la similarité entre RYMTI et le médicament biologique de référence comprennent : 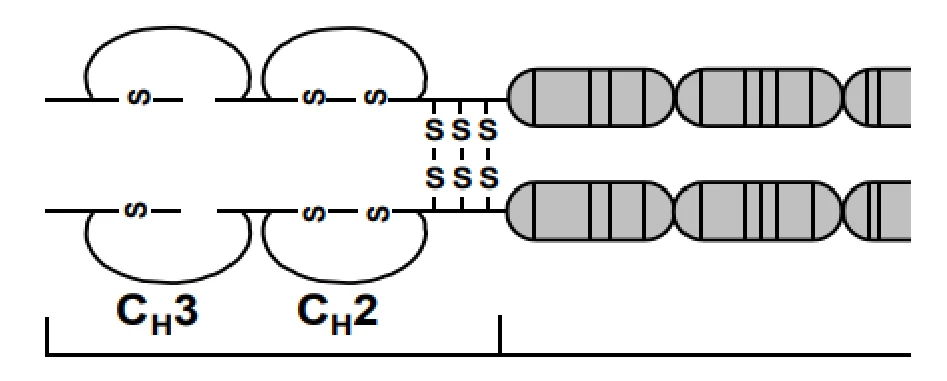
Étude pharmacocinétique (PK) comparative à dose unique sur la solution de RYMTI à
50 mg et la solution pour injection EnbrelMD (étanercept) à 50 mg (ETA.50/334) auprès de sujets sains de sexe masculin
- Une étude comparative pour évaluer l’efficacité, l’innocuité et l’immunogénicité de RYMTI et d’Enbrel pour le traitement de l’arthrite rhumatoïde (YLB113-002) chez des patients souffrant d’arthrite rhumatoïde légère à modérée
Un aperçu des conceptions des études et des caractéristiques démographiques des sujets participants pour chacune des études cliniques sont présentés dans le tableau Table 5.
Tableau 5 - Résumé de la conception de l’essai et des données démographiques sur les patients
Numéro de l’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| ETA.50/ 334 | Phase I : Pharmacocinétique comparative Cette étude était une étude pharmacocinétique croisée, équilibrée, ouverte, à répartition aléatoire et à dose unique, comportant deux périodes, deux traitements, deux séquences. Un intervalle sans médicament de 28 jours séparait les deux doses. | 50 mg, injection s.-c., 2 injection de dose unique administré à 28 jours d’interval | 52 | 31,0 (24-39) | Hommes, N=52 (100 %) |
Numéro de l’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| YLB113 -002 | Phase III : Étude comparative portant sur l’efficacité, l’innocuité et l’immunogénicité Étude comparative multicentrique à double insu, à répartition aléatoire et groupes parallèles, menée en double insu pour évaluer l’efficacité, l’innocuité et l’immunogénicité de RYMTI et d’EnbrelMD pour le traitement de l’arthrite rhumatoïde | Stade A : 50 mg une fois par semaine, injection s.-c. Administré une f.p.s pour 24 semaines. Stade B : 50 mg une f.p.s, injection s.-c. pour une durée de 52 semaines Stade C : 50 mg une f.p.s, injection s.-c. pour une durée de 52 semaines | 524 | 52,3 (18-75) RYMTI 52,0 (22-75) ENBREL 52,6 (18-74) | Hommes, N=115 (21,9 %) Femmes, N=409 (78,1 %) RYMTI Hommes, N=63 (23,9%) Femmes, N=201 (76,1%) ENBREL Hommes, N=52 (20 %) Femmes, N=208 (80,0 %) |
s.-c. = sous-cutanée; f.p.s. = fois par semaine
L’étude ETA.50/334 était une étude pharmacocinétique croisée, ouverte et équilibrée, à dose unique et à répartition aléatoire, comportant deux périodes, deux traitements et deux séquences comparant la solution de RYMTI à 50 mg et la solution pour injection EnbrelMD à 50 mg en, seringues préremplies pour administration sous-cutanée auprès de sujets adultes sains de sexe masculin. Un intervalle de sevrage de 28 jours séparait les deux doses.
L’étude était une étude comparative multicentrique, en groupes parallèles, à répartition aléatoire et à double insu dans le but d’évaluer l’efficacité, l’innocuité et l’immunogénicité de RYMTI et Enbrel pour le traitement d’arthrite rhumatoïde.
La durée maximale de l’étude pour chacun des sujets pouvait atteindre 56 semaines, soit une période de traitement de 52 semaines et un période de suivi de 4 semaines ou jusqu’au moment d’abandon de l’étude.
Durée totale de l’étude pour les sujets du Stade B (incluant 24 semaines de périodes de traitement et de suivi des Stades A et B) : 56 semaines. Durée totale de l’étude pour les sujets du Stade C (incluant 24 semaines de périodes de traitement et de suivi des Stades A et C) : 56 semaines
Période de traitement du Stade A : 24 semaines
Période de traitement du Stade B : 28 semaines
Période de traitement du Stade C : 28 semaines
On considérait qu’un patient avait atteint une réponse ACR20 par rapport au début d’étude (jour
- 1)
s’il atteignait une réduction de 20 % du nombre d’articulations enflées, une réduction de 20 % du nombre d’articulations sensibles et une amélioration de 20 % dans 3 des 5 mesures suivantes :
- Évaluation de la douleur par le patient (échelle visuelle analogique)
- Évaluation globale de la maladie par le patient (échelle visuelle analogique)
- Évaluation globale de la maladie par le médecin (échelle visuelle analogique)
- Protéine C-réactive (CRP) ou valeurs de la vitesse de sédimentation (VS) des érythrocytes
- Score HAQ-DI (Questionnaire d’évaluation de l’état de santé--mesure d'incapacité)
14.2.1 Résultats de l’étude comparative
14.1.1 Études comparatives de biodisponibilité
14.1.1.1 Pharmacocinétique
Étude pharmacocinétique comparative ETA.50/334
Les critères de comparabilité ont été respectés pour les paramètres pharmacocinétiques Cmax et ASC0-t, car l'estimation ponctuelle des rapports des moyennes géométriques de RYMTI et de EU-Enbrel® pour la Cmax et l'IC à 90 % pour l'ASC0-t se situaient dans les marges d'acceptation de 80,0 % à 125,0 % (voir tableau 6).
Tableau 6 – Étude ETA.50/334 : Analyses des paramètres PK primaires
Étanercept
(1 x 50 mg)
À partir de données mesurées
Moyenne géométrique LS Moyenne arithmétique (CV en %)
| Paramètre | Test1 | Référence2 | Rapport des moyennes géométriques LS % | Intervalle de confiance à 90 % |
ASC0-t (µg*h/mL) | 463,705 502,474 (40,27 %) | 487,979 509,603 (36,75 %) | 95,0 | 88,3 – 102,3 |
ASC0-∞ (µg*h/mL) | 485,443 524,772 (40,41 %) | 512,892 535,836 (37,27 %) | 94,7 | 88,1 – 101,7 |
CMAX (µg / mL) | 2,874 3,230 (47,42 %) | 2,884 3,094 (40,82 %) | 99,6 | 91,3 – 108,7 |
| TMAX3 (h) | 60,00 (32,70 %) (18,00 – 96,00) | 48,00 (37,16 %) (18,00 – 120,00) |
1 RYMTI (étanercept) 50 mg/mL (Lupin Pharma Canada Inc.) (n = 43) 2 EU-Enbrel® (Enbrel® [étanercept] 50 mg/mL autorisé par l'UE) (n = 43) 3 Exprimé sous forme de moyenne arithmétique (CV %) et (intervalle). 4 Exprimé uniquement sous forme de moyenne arithmétique (CV %). LS = la méthode des moindres carrés (Least Squares)
| Paramètre | Test1 | Référence2 | Rapport des moyennes géométriques LS % | Intervalle de confiance à 90 % |
| T½4 (h) | 93,64 (12,18 %) | 94,69 (19,57 %) |
14.2.2 Études comparatives sur l’innocuité et l’efficacité
Étude comparative
Une étude clinique (YLB113-002) à répartition aléatoire avec comparateur actif a été menée à double insu pour comparer l’efficacité et l’innocuité après 24 semaines de traitement par RYMTI à 50 mg/mL ou par EnbrelMD à 50 mg/mL, administré une fois par semaine sous forme d’injection sous-cutanée à des patients souffrant de formes modérées ou graves de polyarthrite rhumatoïde, malgré un traitement par le MTX, et pour évaluer l’innocuité et l’immunogénicité à long terme de l’administration de RYMTI. L’étude comptait trois stades. Le stade A était considéré comme étant le cœur de l’étude; il évaluait l’efficacité comparative du traitement administré à des patients atteints de formes modérées ou graves de polyarthrite rhumatoïde. Après le traitement du stade A, si le patient était jugé admissible pour prendre part à un autre stade, il était affecté soit au stade B ou au stade C. Le stade B fournissait des données sur l’innocuité, y compris des données sur l’immunogénicité à long terme, tandis que le stade C fournissait des données sur la transition de RYMTI vers Enbrel ou d’Enbrel vers RYMTI. La durée du traitement pour le stade A était de 24 semaines et on comptait 24 semaines de plus pour les stades B ou C.
14.2.2.1 Efficacité
Dans l’étude YLB113-002, le principal objectif était d’évaluer l’efficacité clinique de RYMTI comparativement à celle d’EnbrelMD dans le traitement de patients souffrant de formes modérées à graves de polyarthrite rhumatoïde, telle que mesurée par le score de réponse ACR20 à la fin d’une période de traitement de 24 semaines dans l’ensemble de la population visée par l’analyse intégrale, au moyen d’une marge d’équivalence clinique établie à ± 15 %. Les résultats sont présentés au Tableau 7.
Le nombre de réponses ACR 20 après 24 semaines d’administration chez l’ensemble de la population visée par l’analyse intégrale, soit la population de l’analyse principale, était de 81,3 % pour RYMTI et de 87,0 % pour Enbrel avec une différence de -5,8 % entre les traitements (IC à 95 % : -11,8, 0,2). L’intervalle de confiance (IC) à 95 % repose largement à l’intérieur des marges prédéfinies de ± 15 %, indiquant que les deux produits sont similaires. Les résultats ont été confirmés en comparant les deux groupes de patients dans l’ensemble conforme au protocole, qui a révélé une différence de -4,6 % entre les traitements (IC à 95 % : -10,1, 0,8).
7 – Résultats de l’étude YLB113-002 sur des formes légères à modérées de polyarthrite rhumatoïde – Taux de réponse ACR20
Ensemble de l’analyse
intégrale N=524
Ensemble conforme au
protocole N=477
RYMTI ENBREL
Différence
entre les
traitements IC à 95 %*
Ensemble de la population
visée par l’analyse
intégrale
N=264 N=260
Réponse ACR20 à la 24e
semaine 81,3 % 87,0 % -5,8 % -11,8 %; 0,2 %
Ensemble de la population
conforme au protocole N=239 N=238
Réponse ACR20 à la 24e
semaine 86,0 % 90,6 % -4,6 % -10,1 %;0,8 %
ACR20 : Critère de réponse de 20 % de l’American College of Rheumatology * l’intervalle de confiance à 95 % pour la différence estimée des proportions est produite à l’aide du modèle de régression binomiale. L’équivalence était déclarée si l’intervalle de confiance bilatérale à 95 % de la différence des 2 proportions demeurait entièrement à l’intérieur des marges de [−15 %, 15 %]. Les données manquantes ont été imputées selon l’imputation de valeurs pour non répondants et/ou par la méthode d’imputation multiple
N = nombre de sujets dans l’ensemble d’analyse dont les résultats ACR20 n’étaient pas manquants
14.2.2.2 Innocuité
L’analyse sur l’innocuité global de RYMTI était comparable à celui de la référence.
14.2.2.3 Immunogénicité
Dans l’étude YLB113-002, on a évalué l’immunogénicité au cours des 24 semaines de traitement par RYMTI et Enbrel lors du stade A. La proportion de sujets présentant des anticorps anti-médicament (AAM) à chaque évaluation était plus faible dans le groupe RYMTI que dans le groupe Enbrel. Le taux maximal d’AAM signalé à toute évaluation au cours des 52 semaines de traitement était de 3,5 % dans le groupe Enbrel et de 0,4 % dans le groupe RYMTI, tandis que l’incidence globale d’AAM était de 8,1 % et 0,8 % avec Enbrel et RYMTI, respectivement. L’immunogénicité globale à long terme des AAM (regroupant les stades A et B) avec RYMTI était moins élevée (0,8 %) par comparaison à Enbrel (9,4 %). La plupart des AAM signalés étaient de faible concentration. Parmi les sujets qui ont testé positif pour les AAM, seuls 2 des sujets du groupe Enbrel présentaient des AAM neutralisants. Or, l’immunogénicité dans son ensemble s’est révélée être comparable entre Enbrel et RYMTI.
15. MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
- 16. TOXICOLOGIE NON-CLINIQUE
16.1 PHARMACOLOGIE ET TOXICOLOGIE COMPARATIVES ET NON CLINIQUES
16.1.1 Les données pharmacodynamiques comparatives non cliniques
Études in vitro
Les essais de liaison et d'activation des récepteurs in vitro permettent une comparaison précise au niveau des récepteurs de l'étanercept RYMTI (YLB113) avec son étanercept de référence (EnbrelMD). La liaison au niveau des récepteurs reflète la cinétique de liaison comparative des deux produits médicamenteux étanercept. De multiples essais in vitro comprenant des essais fonctionnels sur le TNF-α, la liaison et la neutralisation du TNF-β, et les effecteurs Fc ont été réalisés. Ces essais fonctionnels sont directement liés au mécanisme d'action thérapeutique de l'étanercept, qui implique la liaison et la neutralisation du TNF. Les études in vitro d'YLB113 ont montré une activité fonctionnelle comparable à celle d'EnbrelMD dans de nombreux tests de liaison et de neutralisation, y compris des tests évaluant l'intégrité du domaine Fc. Une activité ADCC plus élevée de YLB113 que celle de l'étanercept de référence a été observée. Cependant, on considère qu'il s'agit d'un mécanisme d'action cliniquement non pertinent. Le domaine Fc est également capable d'induire les fonctions effectrices du système immunitaire in vivo, comme la cytotoxicité dépendante du complément (CDC), lorsque la protéine de fusion est liée au TNFα ancré dans la membrane. D'après les résultats obtenus pour le test CDC, YLB113 montre une capacité similaire à induire la CDC que l'étanercept de référence (EnbrelMD EU), bien que toutes les fonctions effectrices Fc aient un rôle minimal dans l'action thérapeutique de la molécule.
Études in vivo
Dans une étude comparative menée dans un modèle d'arthrite induite par le collagène chez la souris, YLB113 ou l'étanercept de référence (EnbrelMD Inde) ont été administrés à des mâles à des doses de 0,1, 1, 10 ou 50 µg par souris par injection intrapéritonéale une fois par jour pendant 14 jours. Le YLB113 et l'étanercept de référence ont montré une efficacité similaire dans la réduction des scores d'arthrite, de l'enflure des pattes et/ou de l'inflammation/lésion des articulations, par rapport aux souris arthritiques ayant reçu un placebo (solution saline tamponnée au phosphate).16.1.2 Toxicologie comparative
L'administration sous-cutanée de YLB113 dans une étude de toxicité de 4 semaines avec une phase de récupération de 2 semaines chez des singes Cynomolgus a montré que YLB113 était bien toléré à des doses bihebdomadaires de 1, 5 et 15 mg/kg. Les singes auxquels on a administré YLB113 n'ont pas développé de toxicité particulière par rapport aux singes auxquels on a administré l'étanercept de référence (EnbrelMD Japon).
16.2 PHARMACOLOGIE ET TOXICOLOGIE NON CLINIQUES COMPARATIVES
Toxicologie générale
Toxicité des doses multiples
Aucun effet indésirable n’a été observé lors d’injections sous-cutanées bihebdomadaires de 1, de 5 et de 15 mg/kg de TNFR:Fc à des singes pendant 28 jours. Le seul changement potentiellement lié au traitement a consisté en une augmentation du poids des glandes surrénales de guenons ayant reçu des doses de 5 et de 15 mg/kg (augmentation de poids de 34 et de 54 %, respectivement, par rapport aux témoins). Cette observation n’a pas été considérée comme importante sur le plan toxicologique, car le poids des glandes restait dans l’intervalle témoin historique enregistré chez les femelles non traitées dans l’établissement qui les hébergeait. De plus, aucune modification pathologique macroscopique ou microscopique n'est survenue dans les surrénales, il n'y a pas eu de modifications pathologiques cliniques indiquant des effets sur la fonction surrénalienne, et aucune modification du poids des surrénales n'était présente chez les mâles, quelle que soit la dose. Le poids des surrénales chez les femelles recevant une dose de 1 mg/kg était comparable aux valeurs témoins du véhicule. La Cmax et l'ASC ont augmenté avec la dose aux jours 1 et 22. Ces augmentations étaient proportionnelles à la dose au jour 1. L'ASC0-00 à 15 mg/kg au jour 22 était environ 30 fois supérieure à l'exposition humaine prévue.
L’exposition générale des macaques de Buffon ayant reçu des doses de 1 et de 5 mg/kg avait diminué le jour 22 par rapport aux valeurs mesurées le jour 1. Les diminutions de la Cmax et de l’ASC aux doses de 1 et de 5 mg/kg ont été attribuées à la formation d’anticorps anti-TNFR:Fc polyclonaux qui perturbent le test ELISA quantitatif utilisé pour mesurer les concentrations en TNFR:Fc et accélèrent l’élimination du produit par les anticorps. Il est possible qu’à la dose la plus élevée de 15 mg/kg, la production d’anticorps ait été saturée ou inhibée par des concentrations de TNFR:Fc plus élevées.
Aucun effet indésirable n’a été signalé pendant les 14 premières semaines d’une étude de 26 semaines, actuellement en cours et portant sur l’injection sous-cutanée de doses de 1, de 5 et de 15 mg/kg de TNFR:Fc à des singes, deux fois par semaine.
Aucun effet lié au traitement n’a été observé chez les singes après deux semaines d’injections sous-cutanées bihebdomadaires de doses de 15 mg/kg provenant de deux lots de TNFR:Fc produits par deux usines différentes ne fonctionnant pas selon les mêmes échelles de production. En particulier, aucune différence toxicocinétique, ni aucune présence d’anticorps neutralisants n’ont été détectées chez des singes avec l’un ou l’autre lot.
De même, aucun effet lié au traitement n’est survenu chez des singes après l’administration quotidienne, par voie sous-cutanée, de 0,2 ou de 2,0 mg de TNFR:Fc par kg pendant 20 jours. Aucune manifestation différée de toxicité n’a été observée chez les singes gardés sous surveillance pendant les 14 jours suivant l’arrêt du traitement.
Aucun effet n’a pu être attribué au traitement chez des singes ayant reçu des doses de 1,5 ou de 15 mg/kg de TNFR:Fc par voie intraveineuse, soit en dose unique, soit quotidiennement pendant trois jours consécutifs. Aucune manifestation différée de toxicité n’est survenue chez les singes gardés en observation pendant les 18 jours suivant l’interruption du traitement.
Les réactions au point d’injection ont été minimes lors de l’administration répétée de TNFR:Fc par voie intraveineuse ou sous-cutanée.
Les seuls effets liés au traitement apparus chez des singes traités pendant 28 jours à des doses de TNFR:Fc de 0,15 et de 0,70 mg/kg/jour par inhalation quotidienne étaient propres à cette voie d’administration, à savoir une augmentation du poids des poumons, une infiltration cellulaire périvasculaire microscopique et une histiocytose intra-alvéolaire aux deux doses. Par rapport au groupe témoin, de faibles augmentations du nombre de cellules granulocytaires et du rapport myéloïdes/érythroïdes (M : E) ont été observées dans la moelle osseuse d’une guenon dans chaque groupe ayant reçu le TNFR:Fc.
Cancérogénicité
Aucune étude de cancérogénicité n'a été réalisée avec le TNFR:Fc.
Génotoxicité
Le TNFR:Fc n'est pas considéré comme représentant un risque génotoxique pour l'homme d'après les résultats des tests de mutagénicité bactérienne, de mutagénicité sur cellules de lymphome de souris, d'aberrations chromosomiques humaines et de micronoyaux de souris.
Toxicologie de la reproduction et du développement
L’administration sous-cutanée quotidienne, au cours de la période d’organogenèse, de doses de TNFR:Fc allant jusqu’à 100 fois la dose clinique prévue n’a apparemment entraîné aucun effet indésirable ni sur des rates ou des lapines gravides, ni sur leur portée. En se fondant sur l’ASC, l’exposition générale de ces animaux consécutive à l’administration de ces doses était jusqu’à 45 à 74 fois supérieure environ à celle qu’on observerait chez des humains qui auraient reçu la dose thérapeutique maximum. Les valeurs de l’ASC0-24 observées chez les rates ou les lapines ont été triplées afin de comparer les effets de l’administration quotidienne à ces animaux à ceux d’une administration tous les trois jours à l’être humain lorsqu’il s’est agi de déterminer les ratios d’exposition (ASC des rates ou des lapines/ASC chez l’être humain).
Le bilan pharmacocinétique du TNFR:Fc chez les femelles d’animaux gravides s’est révélé similaire à celui observé chez les rates et les guenons non gravides.
Des anticorps neutralisants ont été détectés chez le lapin, mais non chez le rat, suite à l’administration sous-cutanée quotidienne de TNFR:Fc pendant la période d’organogenèse.
Toxicité particulière
Des anticorps neutralisants ont été détectés chez des souris, des rats, des lapins et des macaques de Buffon après l’administration de doses multiples de TNFR:Fc par voie intraveineuse, sous-cutanée ou oronasale. En général, l’incidence des anticorps anti-TNFR:Fc et des anticorps neutralisants a augmenté avec le temps. Des anticorps anti-TNFR:Fc ont été détectés chez des singes après 15 jours d’administration sous-cutanée bihebdomadaire, puis dans presque tous les animaux à partir de la 3e ou 4e semaine. Chez les singes ayant reçu quotidiennement une injection sous-cutanée de TNFR:Fc pendant 20 jours, ces anticorps ont continué à circuler pendant au moins 14 jours après l’arrêt du médicament.
Des anticorps neutralisants ont été détectés dès la première semaine suivant l’instauration d’une administration sous-cutanée bihebdomadaire de 1 mg de TNFR:Fc par kg à des souris et à des rats, et dès le 10e jour chez des lapins. Après quatre semaines d’administration sous-cutanée de TNFR:Fc deux fois par semaine, des anticorps neutralisants ont été détectés chez la presque totalité des rats, des souris et des lapins qui avaient reçu 1 ou 25 mg/kg de TNFR:Fc. En revanche, on n’en a pas décelé lors d’études sur la reproduction fondées sur l’injection quotidienne de 5 à 50 mg/kg ou de 3 à 30 mg/kg de TNFR:Fc à des rates gravides, et ce, pendant des périodes de 12 jours dans le premier cas, ou pouvant atteindre 15 jours dans le deuxième. Des anticorps neutralisants ont été détectés chez des lapines gravides après 15 jours d’administration sous-cutanée de doses de 5, de 15 ou de 50 mg/kg. L’incidence de ce phénomène a été plus faible, et son délai d’apparition, plus long chez les singes que dans les autres espèces.
Suite à l’administration sous-cutanée de TNFR:Fc à des singes, deux fois par semaine, des anticorps neutralisants sont apparus le jour 26 chez 1 des 6 singes traités par 1 mg/kg de TNFR:Fc. Ces anticorps restaient indétectables le jour 26 chez des singes ayant reçu 5 ou 15 mg/kg de TNFR:Fc par voie sous-cutanée deux fois par semaine. Ces données confirment que le singe est l’espèce de choix pour les études sur la toxicité de doses multiples.
L’incidence d’apparition d’anticorps anti-TNFR:Fc et d’anticorps neutralisants est apparue plus faible avec les doses élevées de TNFR:Fc. Une hypothèse formulée pour expliquer ce phénomène veut que l’anticorps du test ELISA ne puisse détecter que les anticorps anti- TNFR:Fc libres, c.-à-d. non liés au TNFR:Fc présent dans l’échantillon de sérum. Peu d’anticorps sont dès lors détectés, même en présence de concentrations élevées en anticorps anti-TNFR:Fc circulants, si ces anticorps sont liés au TNFR:Fc. Selon une autre hypothèse, il est possible que des taux élevés de TNFR:Fc saturent ou inhibent la production d’anticorps.
La détection d’anticorps neutralisants est également perturbée en présence de complexes anticorps-TNFR:Fc circulants. Une concentration sérique de 100 ng/mL de TNFR:Fc suffit à empêcher la détection d’anticorps par le dosage des anticorps neutralisants. Des anticorps neutralisants ont été détectés chez des singes auxquels du TNFR:Fc avait été administré par inhalation. Les faibles concentrations sériques en TNFR:Fc (moins de 60 ng/mL) observées dans cette étude (par rapport à celles constatées dans d’autres études portant sur des singes) ne perturberaient pas la détection des anticorps neutralisants.
17 ESSAIS CLINIQUES – MÉDICAMENT BIOLOGIQUE DE RÉFÉRENCE
Polyarthrite rhumatoïde chez l’adulte
Aspect démographique de l’étude et modalités de l’essai
L’innocuité et l’efficacité de l’étanercept ont été évaluées dans quatre études à répartition aléatoire, menées à double insu et contrôlées, et deux études ouvertes de longue durée. Les résultats de tous ces essais ont été exprimés en pourcentage de patients ayant connu une atténuation de leur polyarthrite rhumatoïde selon les critères de l’American College of Rheumatology (ACR).
Tableau 9. Résumé des données démographiques des patients atteints de polyarthrite rhumatoïde ayant participé aux essais cliniques
| No de l’étude | Plan de l’essai | Posologie, voie d’administration et durée | Patients évalués (n) | Âge moyen (années) | Sexe (% de sujets féminins) |
Étude I (Moreland et al. 1999) | Étude multicentrique, à double insu, à répartition aléatoire et contrôlée par placebo | 10 mg ou 25 mg d’étanercept, ou placebo administrés par voie s.-c. 2 f.p.s. pendant 6 mois Étanercept à 10 mg : Étanercept à 25 mg : Placebo : | 76 78 80 | 53 53 51 | 84 74 76 |
Étude II (Weinblatt et al. 1999) | Étude multicentrique, à double insu, à répartition aléatoire et contrôlée par placebo | 25 mg d’étanercept ou placebo administrés par voie s.-c. 2 f.p.s. pendant 6 mois Étanercept + MTX : Placebo + MTX : | 59 30 | 48 53 | 90 73 |
| Étude III (Bathon et al. 2000) | Étude multicentrique, à double insu, à répartition aléatoire et contrôlée par produit actif | 10 mg ou 25 mg d’étanercept, ou MTX administrés par voie s.-c. 2 f.p.s. pendant 12 mois Étanercept 10 mg : Étanercept 25 mg : MTX: | 208 207 217 | 50 51 49 | 75 74 75 |
Étude IV (Klareskog et al. 2004) | Étude multicentrique, à double insu, à répartition aléatoire et contrôlée par produit actif | 25 mg d’étanercept seul, MTX seul, ou étanercept/MTX pendant 12 mois Étanercept à 25 mg seul : MTX seul : Étanercept /MTX: | 223 228 231 | 53 53 53 | 77 79 74 |
f.p.s. = fois par semaine; MTX = méthotrexate; s.-c. = sous-cutané
L’étude I a porté sur 234 patients atteints de polyarthrite rhumatoïde évolutive et âgés de 18 ans et plus. Ces personnes avaient résisté à un traitement comprenant entre un et quatre antirhumatismaux de fond tels que l’hydroxychloroquine, les sels d’or (par voie orale ou par injections), le méthotrexate (MTX), l’azathioprine, la pénicillamine ou la sulfasalazine. Elles présentaient au moins 12 articulations sensibles, au moins 10 articulations enflées et une vitesse de sédimentation (VS) égale ou supérieure à 28 mm/h, un taux de protéine C réactive (CRP) de plus de 2,0 mg/dL, ou une raideur matinale durant 45 minutes et plus. Des doses de 10 ou de 25 mg d’étanercept ou de placebo leur ont été administrées par voie s.-c. deux fois par semaine pendant six mois d’affilée. Le Tableau 9 présente les résultats obtenus par les patients ayant reçu 25 mg.
Lors de l’étude II, 89 patients ont été sélectionnés selon des critères d’admission similaires à ceux de l’étude I, sauf que les patients de l’étude II avaient en outre reçu du méthotrexate pendant au moins six mois, et ce, à dose fixe pendant au moins quatre semaines (de 12,5 à 25 mg/semaine.), et qu’ils présentaient au moins six articulations sensibles ou douloureuses. Ces patients ont reçu une dose de 25 mg d’étanercept ou de placebo par voie s.-c., deux fois par semaine pendant six mois, en plus de leur dose fixe de méthotrexate.
L’étude III a servi à comparer l’efficacité de l’étanercept à celle du méthotrexate chez des patients atteints de polyarthrite rhumatoïde évolutive. Cette étude a réuni 632 patients âgés d’au moins 18 ans et atteints de polyarthrite rhumatoïde évolutive récente (durée de la maladie : moins de trois ans), qui n’avaient jamais été traités par le méthotrexate et présentaient au moins 12 articulations sensibles, au moins 10 articulations enflées et soit une VS égale ou supérieur à 28 mm/h et une CRP de plus de 2,0 mg/dL, soit une raideur matinale durant 45 minutes ou plus. Des doses de 10 ou de 25 mg d’étanercept leur ont été administrées par voie s.-c. deux fois par semaine pendant 12 mois d’affilée. Le mode en double insu a pris fin après que tous les patients eurent suivi au moins 12 mois de traitement (avec une durée médiane de 17,3 mois). Le Tableau 9 présente les résultats des patients ayant reçu des doses de 25 mg. Des comprimés de méthotrexate (à une dose passant progressivement de 7,5 mg/semaine à un maximum de 20 mg/semaine au cours des huit premières semaines de l’essai) ou de placebo ont été administrés à raison d’une fois par semaine, le jour de l’injection de placebo ou d’étanercept, respectivement.
Une fois l’étude III terminée, les patients pouvaient continuer le traitement dans le cadre d’une étude de prolongation de longue durée. Cette étude multicentrique et ouverte a permis de suivre durant une période allant jusqu’à 9,6 ans 468 patients (âge moyen : 50 ans; 75 % de femmes au départ) ayant pris part à l’étude III. Tous les patients ont reçu 25 mg d’étanercept par voie s.-c. deux fois par semaine et ont été suivis afin d’évaluer les effets de l’administration prolongée d’étanercept sur l’innocuité du produit, la qualité de vie liée à la santé et la prévention de l’invalidité. Les lésions structurales, mesurées par l’activité clinique de la maladie et sa progression sur le plan radiographique, ont été évaluées cinq ans après le début de l’étude.
L’étude IV a servi à évaluer 682 adultes atteints de polyarthrite rhumatoïde depuis six mois à 20 ans (sept ans en moyenne) qui avaient mal répondu à au moins un antirhumatismal de fond, hormis le méthotrexate. Une minorité de patients (43 %) avaient déjà reçu du méthotrexate à une dose moyenne de 12,9 mg pendant deux ans en moyenne avant de participer à l’essai. Les patients étaient exclus de cette étude si le méthotrexate avait été interrompu en raison d’un manque d’efficacité ou d’un problème concernant l’innocuité.
Les patients ont été répartis aléatoirement de manière à recevoir du méthotrexate seulement (7,5 à 20 mg par semaine, dose médiane de 20 mg), de l’étanercept seulement (25 mg deux fois par semaine) ou une association d’étanercept et de méthotrexate (aux mêmes doses que ci-dessus). Les paramètres étaient la réponse ACR, le score d’activité de la maladie (DAS, Disease Activity Score), le score de Sharp et l’innocuité.
Une autre étude de prolongation de longue durée a permis de suivre des patients atteints de polyarthrite rhumatoïde réfractaire au traitement antirhumatismal de fond (définie comme une réponse moins qu’optimale à au moins un antirhumatismal de fond déjà employé) qui avaient été admis à huit études antérieures sur l’étanercept. Cette étude multicentrique a permis d’évaluer l’efficacité et l’innocuité d’un traitement de plus de 10 ans par l’étanercept chez 581 patients (âge moyen : 50 ans; 80 % de femmes au départ). L’étanercept a été administré à raison de 50 mg par voie s.-c. chaque semaine, sous forme de deux injections de 25 mg le même jour ou à trois ou quatre jours d’intervalle. Le suivi de ces patients pouvait atteindre 11,3 ans et a servi à évaluer l’innocuité à long terme de l’étanercept et l’amélioration des capacités physiques ou la diminution de l’invalidité (évaluation à cinq ans) ainsi que la qualité de vie.
Résultats des études
Le pourcentage de patients traités par l’étanercept qui ont obtenu des scores de réponse ACR de 20, de 50 ou de 70 est resté constant dans les quatre essais. Les résultats des études I, II et III sont résumés au Tableau 9. Ceux de l’étude IV le sont au Tableau 10.
Tableau 10. Réponses ACR obtenues dans les essais contrôlés par placebo ou produit actif (pourcentage de patients)
Réponse
Contre placebo
Contre produit actif
Étude I
| Étude II |
Étude III*
Placebo étanercepta N=80 N= 78
MTX/Placebo MTX/ étanercepta N= 30 N= 59 |
MTX étanercepta N= 217 N= 207
ACR 20
Semaine 2
| 1 % | 32 % | 10 % | 47 % | S.O. |
S.O.
Mois 3
| 23 % | 62 % b | 33 % | 66 % b | 56 % |
62 %
Mois 6
| 11 % | 59 % b | 27 % | 71 % b | 58 % |
65 %
Mois 12
| S.O. | S.O. | S.O. | S.O. | 65 % |
72 %
ACR 50
Semaine 2
| 0 % | 6 % | 0 % | 7 % | S.O. |
S.O.
Mois 3
| 8 % | 41 % b | 0 % | 42 % b | 24 % |
29 %
Mois 6
| 5 % | 40 % b | 3 % | 39 % b | 32 % |
40 %
Mois 12
| S.O. | S.O. | S.O. | S.O. | 43 % |
49 %
ACR 70
Semaine 2
| 0 % | 1 % | 0 % | 3 % | S.O. |
S.O.
Mois 3
| 4 % | 15 % b | 0 % | 15 % b | 7 % |
13 % c
Mois 6
| 1 % | 15 % b | 0 % | 15 % b | 14 % |
21 % c
Mois 12
| S.O. | S.O. | S.O. | S.O. | 22 % |
25 %
ACR = critères de réponse de l’American College of Rheumatology; MTX = méthotrexate; s.-c. = sous-cutané
a 25 mg d’étanercept s.-c. deux fois par semaine
b p < 0.01, étanercept p/r au placebo
c p < 0.05, étanercept p/r au MTX
* L’étude III a été menée auprès de patients n’ayant jamais reçu de MTX.
La Figure 1 illustre l’évolution temporelle des taux de réponse ACR 20 parmi les patients recevant un placebo ou 25 mg d’RYMTI dans le cadre des études I et II. L’évolution des réponses relatives à l’étanercept a été similaire dans l’étude III.
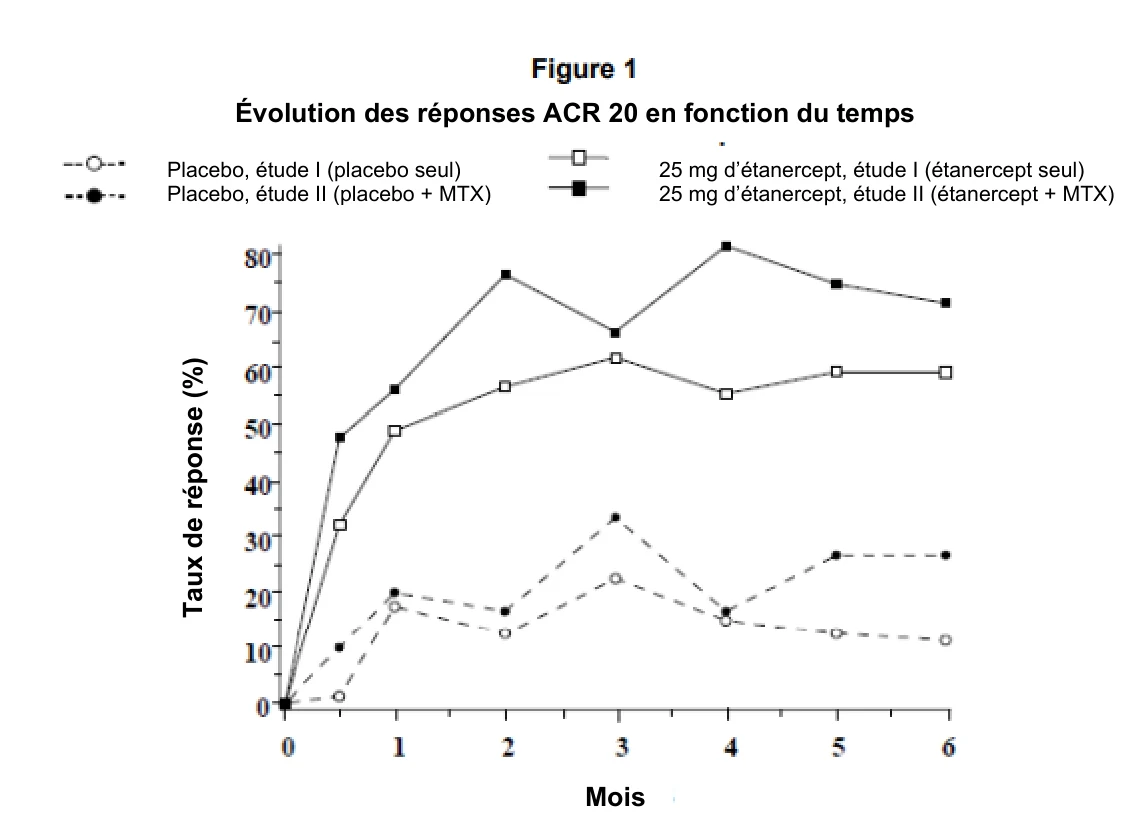
Chez les patients traités par l’étanercept, la réponse clinique s’est généralement manifestée au bout de une à deux semaines de traitement, et presque toujours en moins de trois mois. Une évolution de la réponse en fonction de la dose a été observée dans les études I et III : la dose de 25 mg d’étanercept s’est révélée plus efficace que celle de 10 mg (cette dernière n’a pas été évaluée dans l’étude II). L’étanercept s’est révélé significativement supérieur au placebo pour tous les éléments de la réponse ACR ainsi que pour d’autres mesures de l’activité de la polyarthrite rhumatoïde non comprises dans les critères servant à établir la réponse ACR, comme la raideur matinale. L’essai clinique contrôlé (étude II) portant sur l’association d’étanercept et de méthotrexate (N = 59 pour l’association étanercept/méthotrexate; N = 30 pour le méthotrexate seul) n’a porté que sur un petit nombre de patients et a été relativement court (six mois).
Au cours de l’étude III, les taux de réponse ACR et l’amélioration de chacun des éléments servant à l’établir se sont maintenus pendant les 24 mois de traitement par l’étanercept. Pendant les deux années de l’étude, 23 % des patients traités par l’étanercept ont obtenu une réponse clinique marquée, c’est-à-dire le maintien d’une réponse ACR 70 pendant une période de six mois.
Placebo, étude I (placebo seul)
Placebo, étude II (placebo + MTX)
25 mg d’étanercept, étude I (étanercept seul) 25 mg d’étanercept, étude II (étanercept + MTX)
Évolution des réponses ACR 20 en fonction du temps
Mois
Dans le cadre d’une étude de prolongation ouverte de l’étude III, les réponses ACR 20, ACR 50 et ACR 70 ont été observées durant 5 et 10 ans. Des 468 patients admis, 297 ont continué à prendre l’étanercept pendant une période atteignant cinq ans. Parmi ces derniers, 61 %, 49 % et 30 % ont eu, respectivement, une réponse ACR 20, ACR 50 et ACR 70 au bout de cinq ans. Des 297 patients, 168 ont ensuite poursuivi le traitement par l’étanercept jusqu’à 9,6 ans; de ces derniers, 66 %, 46 % et 30 % ont eu une réponse ACR 20, ACR 50 et ACR 70 au bout de 9 ans.
Le Tableau 11 reprend les chiffres correspondant aux divers éléments ayant servi à établir la réponse ACR au cours de l’étude I. Des résultats similaires ont été observés chez les patients traités par l’étanercept dans le cadre des études II et III.
Tableau 11. Éléments des réponses ACR – Étude I
| Placebo N= 80 | Étanercepta N= 78 | |||
| Paramètre (médiane) | Départ | 3 mois | Départ | 3 mois |
| Nombre d’articulations sensiblesb | 34.0 | 29.5 | 31.2 | 10.0f |
| Nombre d’articulations enfléesc | 24.0 | 22.0 | 23.5 | 12.6f |
| Évaluation globale de l’état physiqued | 7.0 | 6.5 | 7.0 | 3.0f |
| Évaluation globale du patientd | 7.0 | 7.0 | 7.0 | 3.0f |
| Douleurd | 6.9 | 6.6 | 6.9 | 2.4f |
| Indice d’invaliditée | 1.7 | 1.8 | 1.6 | 1.0f |
| VS (mm/h) | 31.0 | 32.0 | 28.0 | 15.5f |
| CRP (mg/dL) | 2.8 | 3.9 | 3.5 | 0.9f |
ACR = American College of Rheumatology; CRP = protéine C réactive; VS = vitesse de sédimentation * Les résultats à six mois ont fait apparaître une amélioration similaire.
a 25 mg d’étanercept par voie sous-cutanée deux fois par semaine.
b Sur une échelle allant de 0 à 71.
c Sur une échelle allant de 0 à 68.
d Échelle visuelle analogique; 0 = le meilleur résultat, 10 = le moins bon résultat e Questionnaire d’évaluation de la santé; 0 = le meilleur résultat, 3 = le moins bon résultat; comprend huit catégories : habillement et soins personnels, capacité de se lever, alimentation, marche, hygiène, capacité d’atteindre des objets, préhension et activités.
f p < 0,01, étanercept contre placebo, selon le pourcentage moyen de variation par rapport au départ.
Un essai complémentaire à répartition aléatoire, contrôlé et à double insu a permis d’évaluer 180 patients selon des critères similaires à ceux de l’étude I. Des doses de 0,25 mg/m2, de 2 mg/m2 et de 16 mg/m2 d’étanercept ont été administrées par voie s.-c. deux fois par semaine pendant trois mois d’affilée. Plus la dose était forte, plus le pourcentage de patients obtenant une réponse ACR 20 a été élevé, 75 % des patients ayant obtenu ce résultat dans le groupe traité par la dose la plus élevée (16 mg d’étanercept par m2).
Après l’arrêt de l’étanercept, les symptômes d’arthrite sont généralement réapparus au cours du mois suivant. D’après les résultats d’études ouvertes, la reprise du traitement par l’étanercept après des arrêts pouvant atteindre 18 mois a entraîné des réponses cliniques de la même ampleur que chez les patients qui avaient reçu le médicament sans interruption.
Des cas de réponse soutenue pouvant atteindre environ 10 ans ont également été objectivés dans le cadre d’un deuxième essai de prolongation ouvert portant sur le traitement par l’étanercept. Des 581 patients admis à l’essai, 365 ont continué à prendre de l’étanercept durant cinq ans. Parmi ces derniers, 73 %, 49 % et 24 % ont eu, respectivement, une réponse ACR 20, ACR 50 et ACR 70 au bout de cinq ans. Des 365 patients, 225 ont ensuite poursuivi le traitement par l’étanercept jusqu’à 10 ans; de ces derniers, 71 %, 52 % et 27 % ont eu, respectivement, une réponse ACR 20, ACR 50 et ACR 70 au bout de 10 ans. De 57 à 83 % des patients qui recevaient initialement du méthotrexate ou des corticostéroïdes en concomitance ont été capables d’en réduire les doses ou de mettre fin à ces traitements concomitants tout en conservant leur réponse clinique.
Dans le cadre de l’étude IV, les patients ayant reçu dès le départ l’association d’étanercept et de méthotrexate ont été significativement plus nombreux à obtenir des réponses ACR 20, ACR 50 et ACR 70, ainsi qu’une plus forte amélioration de leur score DAS aussi bien à six mois qu’à 12 mois par rapport aux sujets appartenant aux groupes traités par un seul médicament (Tableau 12). Vingt-quatre pour cent des patients ayant reçu à la fois de l’étanercept et du méthotrexate ont obtenu une réponse clinique marquée dans les 12 mois.
Les pourcentages de patients à avoir connu une faible activité de leur maladie (définie par un score DAS < 2,4) à 12 mois ont été de 35, de 39 et de 61 % dans les groupes traités par le méthotrexate seulement, l’étanercept seulement et par l’association d’étanercept et de méthotrexate, respectivement. Une rémission (définie par un score DAS inférieur à 1,6) a été constatée chez 14, 18 et 37 % des membres des groupes traités par le méthotrexate seulement, par l’étanercept seulement et par l’association étanercept et méthotrexate, respectivement.
Tableau 12. Résultats de l’étude IV sur l’efficacité clinique : Comparaison du MTX utilisé seul, de l’étanercept utilisé seul et de l’association d’étanercept et de MTX chez des patients atteints de polyarthrite rhumatoïde depuis six mois à 20 ans (pourcentage de patients)
| Paramètre | MTX (N= 228) | Étanercept (N= 223) | Étanercept/MTX (N= 231) |
| ACR Na | |||
| Mois 6 | 12,2 | 14,7b | 18,3d,e |
| Mois 12 | 34,4 | 38,0 | 48,1 d,e |
| ACR 20 | |||
| Mois 12 | 75 % | 76 % | 85 %c,d |
| ACR 50 | |||
| Mois 12 | 43 % | 48 % | 69 %d,e |
| ACR 70 | |||
| Mois 12 | 19 % | 24 % | 43 %d,e |
| Réponse clinique marquéeg | 6 % | 10 % | 24 %f |
| DAS a | |||
| Départ | 5,5 | 5,7 | 5,5 |
| Mois 12 | 3,0 | 3,0 | 2,3 d,e |
ACR = critères de réponse de l’American College of Rheumatology; DAS = score d’activité de la maladie; MTX = méthotrexate
a Values are means.
b p < 0,01 en ce qui concerne les comparaisons d’étanercept au MTX.
c p < 0,05 en ce qui concerne les comparaisons d’étanercept/MTX à l’étanercept. d p < 0,01 en ce qui concerne les comparaisons d’étanercept/MTX au MTX. e p < 0,01 en ce qui concerne les comparaisons d’étanercept/MTX à l’étanercept. f p < 0,001 en ce qui concerne les comparaisons d’étanercept/MTX à l’étanercept utilisé seul ou au MTX utilisé seul.
g On entend par une réponse clinique marquée la persistance d’une réponse ACR 70 pendant six mois d’affilée.
Réponse sur le plan de la capacité physique
Au cours des études I, II et III, l’incapacité physique et l’invalidité ont été évaluées à l’aide du questionnaire HAQ (Health Assessment Questionnaire; Questionnaire d’évaluation de l’état de santé). En outre, dans le cadre de l’étude III, les patients ont dû remplir le questionnaire SF-36 Health Survey. Au cours des études I et II, et par comparaison aux résultats constatés avec le placebo, les sujets traités par 25 mg d’étanercept deux fois par semaine ont présenté une plus forte amélioration de leur score HAQ de départ entre le premier mois et la fin du 6e mois en ce qui concerne l’indice de l’invalidité (HAQ-DI) (p < 0,001) (0 = aucune invalidité, et 3 = invalidité grave). Pendant l’étude I, l’amélioration moyenne du score HAQ entre le début de l’étude et le 6e mois a atteint 0,6 (passage de 1,6 à 1,0) dans le groupe traité par 25 mg d’étanercept, contre 0 (maintien à 1,7) dans le groupe placebo. Pour ce qui est de l’étude II, l’amélioration moyenne constatée entre le début de l’étude et le 6e mois a été de 0,7 (passage de 1,5 à 0,7) chez les sujets ayant reçu 25 mg d’étanercept deux fois par semaine. Dans le cadre des études I et III, tous les sous-domaines du questionnaire HAQ se sont améliorés chez les patients traités par l’étanercept.
Dans le cadre de l’étude III, les sujets traités par 25 mg d’étanercept deux fois par semaine ont connu une plus forte amélioration de leur score SF-36 traduisant leur capacité physique que les personnes qui avaient reçu 10 mg d’étanercept deux fois par semaine. Ils n’ont en outre présenté aucune aggravation du score SF-36 témoignant des capacités mentales.
Lors d’études ouvertes ayant porté sur l’étanercept, les améliorations de la capacité physique, ainsi que les résultats des mesures de l’incapacité (score HAQ-DI), se sont maintenues pendant plus de 10 ans. Dans la première étude portant sur des patients atteints de polyarthrite rhumatoïde réfractaire au traitement antirhumatismal de fond depuis 13 ans en moyenne, le score HAQ-DI de départ moyen était de 1,5 (mesuré le jour de l’administration de la première dose d’étanercept, ou avant ce jour, lors de l’étude sur l’instauration de l’étanercept). Au bout de 10 ans, le score HAQ-DI moyen se situait à 1,0, ce qui représente une amélioration moyenne de 21 %. Lors d’une deuxième étude menée chez des patients dont le diagnostic de polyarthrite rhumatoïde remontait à trois ans en moyenne, le score HAQ-DI de départ moyen était de 1,3. Au bout de 9 ans, le score HAQ-DI moyen se situait à 0,7, une amélioration moyenne de 31 %.
Pendant l’étude IV, les scores HAQ moyens sont passés de 1,7, de 1,7 et de 1,8 qu’ils étaient au départ à 1,1, à 1,0 et à 0,8 au 12e mois dans les groupes traités par le méthotrexate, par l’étanercept et par l’étanercept/méthotrexate, respectivement (p < 0,01 lors de la comparaison des résultats de l’association par rapport à ceux du méthotrexate et de l’étanercept utilisés seuls). Vingt-neuf pour cent des patients traités par le méthotrexate seulement ont connu une amélioration de leur score HAQ d’une unité au moins, contre 40 et 51 % des patients des groupes traités par l’étanercept seulement et par l’étanercept/méthotrexate, respectivement. De plus, 24 % des patients du groupe ayant reçu l’association médicamenteuse qui présentaient au départ un certain degré d’invalidité selon le questionnaire HAQ ont obtenu un score HAQ de 0 (aucune invalidité) au 12e mois.
Réponse objectivée par radiographie
Au cours de l’étude III, la détérioration structurale a été évaluée par radiographie et exprimée en fonction de la variation du score total de Sharp (STS) et de ses éléments, et de celle des scores rendant compte de l’érosion osseuse et du pincement de l’interligne articulaire (JSN, joint space narrowing). Des radiographies des mains et des poignets, ainsi que des avant-pieds, ont été réalisées au début de l’étude, puis à 6 mois, à 12 mois et à 24 mois. Elles ont été évaluées par des radiologues qui ignoraient à quel groupe de traitement les patients appartenaient. Le Tableau 13 indique les résultats obtenus. Une différence significative a été observée en ce qui concerne la variation du score d’érosion osseuse à 6 mois, et elle s’est maintenue à 12 mois.
Tableau 13. Variation moyenne des résultats radiographiques au cours de périodes de 6 et de 12 mois pendant l’étude III
MTX 25 mg
étanercept
MTX-étanercept (Intervalle de confiance à 95 % *)
Valeur de p
12 mois Score total de Sharp 1,59 1 0,59 (-0,12, 1,30) 0,11 Score d’érosion 1,03 0,47 0,56 (0,11, 1,00) 0,002 Score JSN 0,56 0,52 0,04 (-0,39, 0,46) 0,529
6 mois Score total de Sharp 1,06 0,57 0,49 (0,06, 0,91) 0,001 Score d’érosion 0,68 0,3 0,38 (0,09, 0,66) 0,001 Score JSN 0,38 0,27 0,11 (-0,14, 0,35) 0,585 JSN = (Joint Space Narrowing) pincement de l’interligne articulaire; MTX = méthotrexate *Intervalles de confiance de 95 % pour l’ampleur des variations des scores entre le MTX et l’étanercept
Les patients ont poursuivi le traitement qui leur avait été assigné au hasard pendant la deuxième année de l’étude III. Soixante-douze pour cent des patients ont subi des radiographies à 24 mois. Par rapport à la situation du groupe traité par le méthotrexate, la progression du STS et du score d’érosion a été freinée de façon beaucoup plus marquée dans le groupe traité par 25 mg d’étanercept, ce qui a été aussi le cas de la progression du score JSN. Ces écarts n’ont pas atteint le seuil de la signification statistique.
Au cours de la phase de prolongation ouverte (cinquième année de l’étude III), l’inhibition de la détérioration structurale s’est maintenue chez les patients traités par 25 mg d’étanercept. Les patients initialement traités par le méthotrexate seulement ont manifesté un ralentissement encore plus prononcé de l’évolution de leur maladie objectivée par radiographie une fois qu’ils ont commencé leur traitement par l’étanercept.
Dans le cadre de l’étude IV, la progression de la maladie sur le plan radiographique (STS) a été significativement moins marquée au 12e mois chez les patients ayant reçu l’association d’étanercept et de méthotrexate, que chez ceux qui avaient reçu l’étanercept seulement ou le méthotrexate seulement (Figure 2). Dans le groupe traité par le méthotrexate, 57 % des patients n’ont pas connu de progression de leur maladie sur le plan radiographique (variation du STS de 0,5 au maximum) au 12e mois, contre 68 et 80 % dans les groupes traités par l’étanercept seulement et ceux ayant reçu l’association étanercept/méthotrexate, respectivement. Une réduction significative du STS (−0,54) a été constatée dans le groupe traité par l’association étanercept/méthotrexate à 12 mois [IC de 95 %, (−1,00 à −0,07)], ce qui témoigne de l’inhibition de la détérioration structurale.
Figure 2. Variation moyenne des résultats des radiographies à 12 mois au cours de l’étude IV
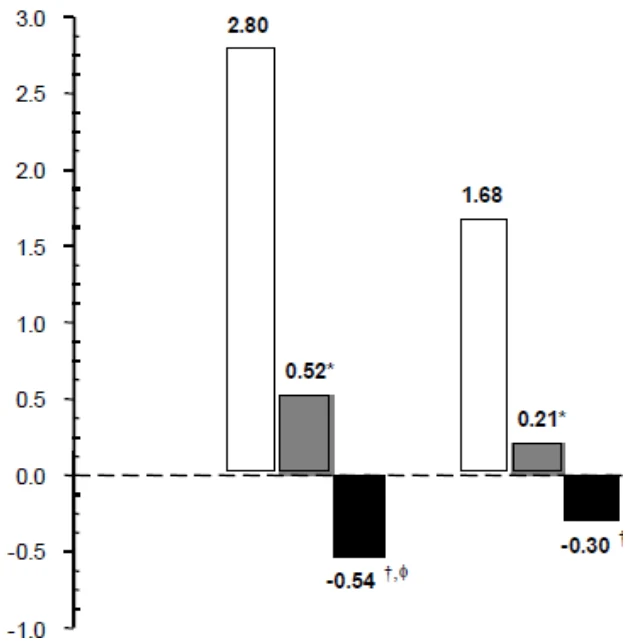


MTX
Étanercept
Étanercept/MTX
STS ES JSN
ES = score d’érosion osseuse; JSN = pincement de l’interligne articulaire; MTX = méthotrexate; STS = score total Sharp;
Comparaison par paires des valeurs de p :
* p < 0,05 en ce concerne la comparaison de l’étanercept au MTX
† p < 0,05 en ce concerne la comparaison de l’étanercept /MTX au MTX ɸ p < 0,05 en ce concerne la comparaison de l’étanercept /MTX à l’étanercept 
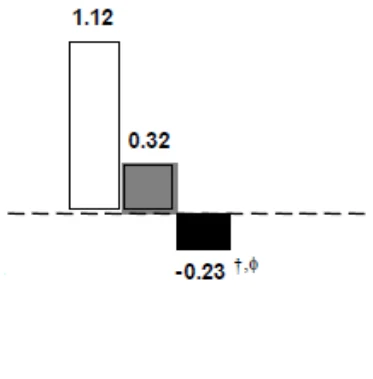
Résultats chez les patients âgés
Au total, 480 patients âgés (65 ans ou plus) atteints de polyarthrite rhumatoïde ont été étudiés dans le cadre d’essais cliniques. Leurs réponses cliniques ont été comparables à celles observées chez leurs homologues plus jeunes.
Administration hebdomadaire
L’innocuité et l’efficacité d’une dose de 50 mg d’étanercept (deux injections s.-c. de 25 mg) une fois par semaine ont été évaluées lors d’une étude menée à double insu, contrôlée par placebo et portant sur 420 patients atteints d’une polyarthrite rhumatoïde évolutive. Dans le cadre de cet essai, 53 patients ont reçu un placebo, 214 ont reçu des injections de 50 mg d’étanercept une fois par semaine, et 153, des injections de 25 mg d’étanercept deux fois par semaine (à des intervalles de 72 à 96 heures). Les bilans d’innocuité et d’efficacité des deux traitements par l’étanercept se sont révélés similaires.
Autres études
Une étude ouverte à groupe unique a été menée pour évaluer l’innocuité et l’immunogénicité de l’étanercept fabriqué selon un procédé modifié, administré hebdomadairement pendant des périodes pouvant atteindre 24 semaines à 220 patients atteints de polyarthrite rhumatoïde n’ayant jamais été traités par l’étanercept et ne recevant pas de traitement par le méthotrexate. Les données sur l’immunogénicité sont comparables à celles provenant des autres études portant sur l’étanercept. La présence d’anticorps bloquants a été décelée chez 4,5 % des patients à la 12e semaine et chez 0,5 % des patients à la 24e semaine. Dans cette étude, comme dans les études antérieures, la présence d’anticorps neutralisants n’a été décelée chez aucun patient. Dans l’ensemble, le profil d’innocuité (sur les plans des événements indésirables et de l’immunogénicité) de l’étanercept fabriqué selon le procédé modifié était comparable à celui de l’étanercept fabriqué selon le procédé antérieur (voir PARTIE I, EFFETS INDÉSIRABLES, Effets indésirables du médicament observés au cours des essais cliniques).
Arthrite juvénile idiopathique polyarticulaire
Aspect démographique de l’étude et modalités de l’essai
L’innocuité et l’efficacité d’e l’étanercept ont été évaluées dans le cadre d’une étude menée en deux étapes auprès de 69 enfants atteints d’arthrite juvénile idiopathique polyarticulaire, de mode d’apparition variable. Des patients âgés de 4 à 17 ans victimes de poussées évolutives d’une forme modérée ou grave d’arthrite juvénile idiopathique polyarticulaire, réfractaires ou intolérants au méthotrexate, ont été recrutés. Ils ont reçu un seul médicament anti-inflammatoire non stéroïdien ou de la prednisone (0,2 mg/kg/jour ou moins ou 10 mg au maximum), ou les deux, à dose fixe pendant la 1re partie de l’étude, tous les patients ont reçu 0,4 mg/kg d’étanercept par voie s.-c., deux fois par semaine (avec un maximum de 25 mg par dose). Dans la 2e partie, les patients ayant manifesté une réponse clinique au 90e jour ont été répartis aléatoirement en deux groupes, le premier restant sous étanercept et le second recevant un placebo pendant quatre mois, durant lesquels on a tenté de détecter une éventuelle poussée de leur maladie. Les réponses ont été mesurées à l’aide de l’indice DOI (DOI, JIA Definition of Improvement), qui définit l’atténuation de l’arthrite juvénile idiopathique comme une amélioration égale ou supérieure à 30 % d’au moins trois des six critères principaux d’arthrite juvénile idiopathique et une aggravation égale ou supérieure à 30 % d’un de ces six critères au maximum (nombre d’articulations atteintes, réduction de la mobilité, évaluations globales par le médecin, d’une part, par le patient/un parent, d’autre part, évaluation fonctionnelle et VS). La poussée d’arthrite, quant à elle, a été définie comme une aggravation d’au moins 30 % de trois des six critères principaux de l’arthrite juvénile idiopathique, accompagnée d’une amélioration d’au moins 30 % d’un de ces six critères au maximum, et ce, avec un minimum de deux articulations atteintes.
Tableau 14. Résumé des données démographiques sur les patients atteints d’arthrite juvénile idiopathique ayant participé aux essais cliniques
Numéro de l’étude | Plan de l’essai | Posologie, voie d’administration et durée | Patients évalués (n) | Âge moyen (années) | Sexe (%de sujets féminins) |
| Étude I (Lovell et al, 2000) | Étude multicentrique, en deux parties, menée auprès d’enfants atteints d’arthrite juvénile idiopathique polyarticulaire | 1re partie : 0,4 mg/kg d’étanercept (maximum de 25 mg par dose) administré par voie s.-c. 2 f.p.s. pendant 90 jours 2e partie : 0,4 mg/kg d’étanercept (maximum de 25 mg par dose) ou placebo administrés par voie s.-c. 2 |
Numéro de l’étude | Plan de l’essai | Posologie, voie d’administration et durée | Patients évalués (n) | Âge moyen (années) | Sexe (%de sujets féminins) |
f.p.s. pendant quatre mois ou jusqu’à une poussée de la maladie si cette dernière survenait après moins de quatre mois Étanercept : Placebo : | 25 26 | 9 12 | 76 58 |
f.p.s. = fois par semaine; s.-c. = sous-cutané
Résultats de l’étude
Dans la 1re partie de l’étude, 51 des 69 patients (74 %) ont présenté une réponse clinique et sont passés à la 2e partie. Au cours de celle-ci, 7 des 25 patients ayant poursuivi le traitement par l’étanercept (28 %) ont connu une poussée d’arthrite, contre 21 des 26 patients ayant reçu le placebo (81 %) (p = 0,0030). Dès le début de la 2e partie, le délai médian d’apparition d’une poussée a été de 116 jours ou plus pour les patients sous étanercept, contre 28 jours pour ceux sous placebo. Tous les critères principaux d’arthrite juvénile idiopathique se sont aggravés dans le groupe placebo, alors qu’ils sont restés stables ou se sont améliorés dans celui ayant continué de recevoir l’étanercept. Les données laissaient augurer une fréquence accrue de poussées parmi les patients dont la VS était plus élevée au départ. Certains patients qui étaient restés sous étanercept après avoir présenté une réponse clinique au 90e jour et être passés à la 2e partie de l’étude ont continué à bénéficier d’une amélioration de leur état entre le mois 3 et le mois 7, alors que les membres du groupe placebo n’ont rien connu de semblable.
La majorité des patients atteints d’arthrite juvénile idiopathique qui ont présenté une poussée d’arthrite pendant la 2e partie et qui sont revenus au traitement par l’étanercept jusqu’à quatre mois après avoir cessé de recevoir ce médicament y ont de nouveau répondu dans le cadre d’études ouvertes. Une réponse durable a été observée pendant plus de quatre ans chez des patients atteints d’arthrite juvénile idiopathique.
Aucune étude n’a porté sur des patients atteints d’arthrite juvénile idiopathique polyarticulaire pour évaluer les effets de la poursuite d’un traitement par l’étanercept chez les patients qui n’avaient pas répondu pendant les trois premiers mois suivant l’instauration du traitement, ou pour évaluer l’association du méthotrexate à l’étanercept.
Rhumatisme psoriasique chez l’adulte
Aspect démographique de l’étude et modalités de l’essai
L’innocuité et l’efficacité d’e l’étanercept ont été évaluées dans une étude à répartition aléatoire, menée à double insu et contrôlée par placebo, qui a porté sur 205 adultes atteints de rhumatisme psoriasique. Ces personnes étaient âgées de 18 à 70 ans et souffraient de rhumatisme psoriasique évolutif (au moins trois articulations enflées et au moins trois articulations sensibles) sous au moins l’une des formes suivantes : (1) atteinte interphalangienne distale (DIP); (2) arthrite polyarticulaire (absence de nodules rhumatoïdes et présence de psoriasis); (3) arthrite mutilante; (4) rhumatisme psoriasique asymétrique; ou (5) affection évoquant une spondylarthrite ankylosante. Les patients présentaient également un psoriasis en plaques avec une lésion cible typique de 2 cm de diamètre au moins. Ceux qui étaient déjà traités par le méthotrexate (à une dose fixe depuis au moins deux mois) ont pu le poursuivre à une dose fixe de 25 mg ou moins par semaine. Les doses de 25 mg d’étanercept ou de placebo ont été administrées par voie s.-c. deux fois par semaine pendant la période initiale de six mois, réalisée à double insu. Les patients ont tous reçu un traitement à l’insu pendant une période d’entretien de six mois, jusqu’à ce que tous les patients aient poursuivi la période contrôlée initiale de six mois. Après cette période, les patients ont reçu l’étanercept à 25 mg, deux fois par semaine, dans le cadre d’une phase de prolongation ouverte de 48 semaines.
Tableau 15. Résumé des données démographiques sur les patients atteints de rhumatisme psoriasique ayant participé aux essais cliniques
Numéro de l’étude | Plan de l’essai | Posologie, voie d’administration et durée | Patients évalués (n) | Âge moyen (années) | Sexe (% de sujets féminins) |
Étude I (Mease et al, 2004) | Étude multicentrique, à répartition aléatoire, à double insu et contrôlée par placebo, menée auprès d’adultes atteints de rhumatisme psoriasique | 25 mg d’étanercept ou placebo, administrés par voie s.-c. 2 f.p.s. pendant au plus 12 mois Étanercept : Placebo : | 101 104 | 47 48 | 55 43 |
Prolongation sans insu de l’étude I (Mease et al, 2006) | Étude de prolongation multicentrique réalisée sans insu auprès d’adultes atteints de rhumatisme psoriasique | 25 mg d’étanercept administrés par voie s.-c. 2 f.p.s. pendant la période de prolongation de 48 semaines | 169 | 47,0 | 49 |
f.p.s. = fois par semaine; s.-c. = sous-cutané
Dans la période de l’étude réalisée à double insu, la proportion de patients ayant interrompu leur traitement était d’environ 20 % (31 % parmi les patients ayant reçu le placebo et 8 % parmi les patients traités par l’étanercept). La proportion de patients ayant interrompu leur traitement en raison d’événements indésirables était d’environ 1 % tant dans le groupe sous étanercept que dans le groupe sous placebo, alors que la proportion de patients ayant interrompu leur traitement en raison d’un manque d’efficacité s’est élevée à 5 % dans le groupe sous étanercept et à 22 % dans le groupe sous placebo.
Dans la période de l’étude réalisée sans insu, la proportion de patients ayant interrompu leur traitement était d’environ 12 %. La proportion de patients ayant interrompu leur traitement en raison d’événements indésirables était d’environ 2 %, tout comme la proportion de patients ayant interrompu leur traitement en raison d’un manque d’efficacité.
Résultats de l’étude
Les résultats ont été exprimés en pourcentages de patients ayant obtenu des réponses ACR 20, 50 et 70 et en pourcentages de ceux qui ont enregistré une amélioration selon les critères de réponse du rhumatisme psoriasique (PsARC). Le Tableau 16 présente une récapitulation de ces résultats.
Table 16. Réponse des patients atteints de rhumatisme psoriasique lors d’un essai contrôlé par placebo
| Pourcentage de patients | ||
| Résultats obtenus pour le rhumatisme psoriasique | Placebo | Étanercepta |
| N = 104 | N = 101 | |
| ACR 20 | ||
| Mois 1 | 11 | 38b |
| Mois 3 | 15 | 59b |
| Mois 6 | 13 | 50b |
| ACR 50 | ||
| Mois 1 | 2 | 11c |
| Mois 3 | 4 | 38b |
| Mois 6 | 4 | 37b |
| ACR 70 | ||
| Mois 1 | 0 | 1 |
| Mois 3 | 0 | 11b |
| Mois 6 | 1 | 9c |
| PsARC | ||
| Mois 1 | 24 | 56b |
| Mois 3 | 31 | 72b |
| Mois 6 | 23 | 70b |
| Réponse Psoriasis | % de patients | |
| PASI (sous-groupe de patientsd) | (N = 62) | (N = 66) |
| 50% d’amélioration | ||
| Mois 1 | 13 | 18 |
| Mois 3 | 15 | 36c |
| Mois 6 | 18 | 47b |
| 75% d’amélioration | ||
| Mois 1 | 2 | 8 |
| Mois 3 | 8 | 12 |
| Mois 6 | 3 | 23c |
ACR = critères de réponse de l’American College of Rheumatology; PASI = indice d’étendue et de gravité du psoriasis; PsARC = critères de réponse du rhumatisme psoriasique a. 25 mg d’étanercept par voie sous-cutanée deux fois par semaine
b. p < 0,001, étanercept contre placebo
c. p < 0,01, étanercept contre placebo
d. Patient dont le psoriasis couvrait au moins 3% de la surface corporelle
Chez les adultes atteints de rhumatisme psoriasique ayant reçu de l’étanercept, des réponses cliniques ont été observées dès la première consultation à la quatrième semaine (25 % des patients). Le délai médian écoulé avant l’apparition d’une réponse était de 12 semaines; 75 % des patients ont obtenu une réponse avant la 36e semaine. Les réponses se sont maintenues pendant les six premiers mois de traitement et pendant la période d’entretien. L’étanercept s’est révélé significativement plus efficace que le placebo dans toutes les mesures de l’activité de la maladie (p < 0,001), et les réponses ont été similaires avec ou sans traitement concomitant par le méthotrexate.
Au cours de la période de prolongation réalisée sans insu, les réponses ACR 20/50/70, la réponse au traitement selon les critères de réponse du rhumatisme psoriasique (PsARC), de même que toutes les mesures de l’activité de la maladie se sont maintenues ou améliorées chez les patients qui ont continué de recevoir l’étanercept pendant une période supplémentaire maximale de 48 semaines. Des améliorations comparables ont été observées chez les patients ayant reçu le placebo au cours de la période de l’étude réalisée à double insu, après qu’ils aient commencé à recevoir l’étanercept pendant la période réalisée sans insu. À la 48e semaine de la période réalisée sans insu, 63 %, 46 % et 18 % des patients ont obtenu ou maintenu une réponse ACR 20, ACR 50 et ACR 70, respectivement, et 82 % des patients ont répondu au traitement selon les critères de réponse du rhumatisme psoriasique (PsARC).
Les lésions psoriasiques ont également régressé avec l’etanercept, par rapport au placebo, comme l’ont montré les pourcentages de patients obtenant des améliorations en fonction de l’indice PASI (Psoriasis Area and Severity Index). Au cours de la période de prolongation réalisée sans insu, la disparition complète ou quasi complète du psoriasis sur la lésion cible, de même que les réponses PASI 50/75/90, se sont maintenues ou améliorées chez les patients qui ont continué de recevoir l’étanercept pendant une période supplémentaire maximale de 48 semaines. Des améliorations comparables ont été observées chez les patients ayant reçu le placebo au cours de la période de l’étude réalisée à double insu, après qu’ils aient commencé à recevoir etanercept. À la 48e semaine de la période réalisée sans insu, 55 % des patients ne présentaient aucun ou presque aucun psoriasis selon la réponse observée sur la lésion cible. Chez un sousgroupe de patients présentant un psoriasis touchant au moins 3 % de la surface corporelle, 67 % des patients avaient obtenu une réponse PASI 50 et 38 % des patients avaient obtenu une réponse PASI 75 à la 48e semaine de la période réalisée sans insu. Les réponses observées d’après l’évaluation globale statique du psoriasis par le dermatologue se sont également maintenues tout au long de la période sans insu de 48 semaines.
Réponse objectivée par radiographie
L’évolution du rhumatisme psoriasique a également été évaluée par radiographie chez des adultes. Des radiographies des mains et des poignets, y compris les articulations interphalangiennes distales, ont été réalisées au début de l’étude, puis à 6, 12 et 24 mois. Le Tableau 17 en présente les résultats.
Tableau 17. Variation moyenne des résultats radiographiques obtenue au cours de périodes de 6 et de 12 mois chez des patients atteints de rhumatisme psoriasique
Placebo
25 mg
d’étanercept
Valeur de p 12 mois Score total de Sharp 1,00 -0,03 0,0001 Score d’érosion 0,66 -0,09 <0,0001 Score JSN 0,34 0,05 0,0438 6 mois Score total de Sharp 0,53 -0,03 0,0006 Score d’érosion 0,33 -0,09 0,0002 Score JSN 0,20 0,06 0,2033
JSN = pincement de l’interligne articulaire
L’étanercept a freiné la détérioration structurale pendant 12 mois chez les adultes atteints de rhumatisme psoriasique, alors que le groupe placebo connaissait une progression mesurable de la détérioration structurale. Ces différences sont apparues dès le 6e mois. L’inhibition de la progression de la maladie sur le plan radiographique s’est maintenue chez les patients ayant poursuivi leur traitement par l’étanercept pendant une deuxième année. Dans le groupe ayant poursuivi le traitement par l’étanercept, les variations moyennes annualisées du score total de Sharp (STS) par rapport au début de l’étude étaient de −0,28 unité après 1 an et de −0,38 unité après 2 ans. Une inhibition comparable de la détérioration structurale a été observée chez les patients ayant reçu le placebo pendant la période à double insu, après qu’ils aient commencé à recevoir l’étanercept.
Réponse sur le plan de la capacité physique
La qualité de vie des patients atteints de rhumatisme psoriasique a été appréciée à chaque évaluation à l’aide de l’indice d’incapacité physique et d’invalidité calculé selon les réponses au questionnaire d’évaluation de l’état de santé (HAQ). En outre, les patients ont dû remplir le questionnaire SF-36 d’évaluation de la santé. Les patients ayant reçu 25 mg d’étanercept deux fois par semaine ont présenté une amélioration significativement plus importante de leur score HAQ de départ au 3e mois (diminution moyenne de 53,5 %) et au 6e mois (diminution moyenne de 53,6 %) comparativement aux patients ayant reçu le placebo (diminution moyenne de 6,3 % et de 6,4 % aux 3e et 6e mois, respectivement) (p < 0,001) en ce qui concerne le domaine de l’invalidité (0 = aucune invalidité, et 3 = invalidité grave). Aux 3e et 6e mois, les patients traités par l’étanercept ont présenté une amélioration significativement plus importante du score SF-36 traduisant leur capacité physique, comparativement aux patients traités par le placebo. Ils n’ont en outre présenté aucune aggravation du score SF-36 témoignant des capacités mentales. L’amélioration de la capacité physique, ainsi que les résultats des mesures de l’incapacité, se sont maintenues pendant une période pouvant atteindre deux ans pendant la période de l’étude réalisée sans insu.
Spondylarthrite ankylosante
Aspect démographique de l’étude et modalités de l’essai
L’innocuité et l’efficacité de l’étanercept ont été évaluées dans le cadre d’une étude à répartition aléatoire, à double insu, contrôlée par placebo, et qui a porté sur 277 patients atteints de spondylarthrite ankylosante. Ces personnes étaient âgées de 18 à 70 ans et souffraient de spondylarthrite ankylosante évolutive selon les critères modifiés de New York concernant la spondylarthrite ankylosante. Celles qui prenaient de l’hydroxychloroquine, de la sulfasalazine ou du méthotrexate (de façon régulière au cours des quatre semaines précédant le début de l’étude) ont pu continuer à prendre ces médicaments à des doses stables pendant toute la durée de l’étude. Les doses de 25 mg d’étanercept ou de placebo ont été administrées par voie s.-c., deux fois par semaine pendant six mois. Les patients qui ont participé à cette étude à double insu étaient admissibles à une étude de suivi ouverte au cours de laquelle tous les patients recevaient 25 mg par voie sous-cutanée deux fois par semaine ou 50 mg une fois par semaine pendant une période allant jusqu’à 42 mois.
Tableau 18. Résumé des données démographiques sur les patients atteints de spondylarthrite ankylosante ayant participé aux essais cliniques
| No de l’étude | Plan de l’essai | Posologie, voie d’administration et durée | Patients évalués (n) | Âge moyen (années) | Sexe (% de sujets féminins) |
Étude I (Davis et al. 2003) | Étude multicentrique, à répartition aléatoire, à double insu et contrôlée par placebo, menée auprès de patients atteints de spondylarthrite ankylosante | 25 mg d’étanercept ou placebo, administrés par voie s.-c. 2 f.p.s. pendant 6 mois Étanercept : Placebo : | 138 139 | 42 42 | 76 76 |
s.-c. = sous-cutané; f.p.s. = fois par semaine
Résultats de l’étude
Le principal indice d’efficacité choisi a été la constatation d’un progrès de 20 % selon les critères d’amélioration de la spondylarthrite ankylosante (ASAS, Ankylosing Spondylitis Assessment Score). Par rapport au placebo, le traitement par RYMTI a entraîné une amélioration significative de l’ASAS et des résultats d’autres mesures de l’activité de la maladie chez les patients souffrant de spondylarthrite ankylosante (Figure 3 et Tableau 18).
À 12 semaines, des réponses ASAS 20/50/70 ont été obtenues, respectivement, par 60, 45 et 29 % des sujets traités par l’étanercept, contre 27, 13 et 7 %, respectivement, des personnes ayant reçu un placebo (p ≤ 0,0001, étanercept p/r au placebo). Des réponses similaires ont été observées à la semaine 24.
Figure 3. Réponses ASAS dans la spondylarthrite ankylosante
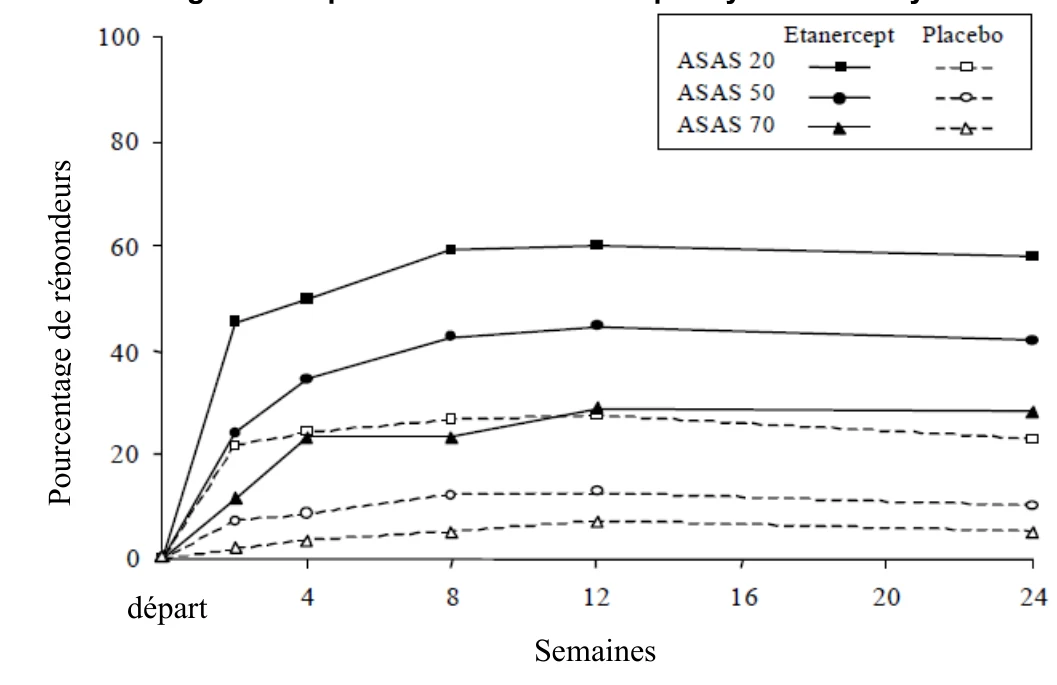
Semaines départ
Tableau 19. Mesures de l’activité de la maladie dans les cas de spondylarthrite ankylosante
Placebo N = 139 | Placebo/ étanercept Phase de prolongation ouverte N = 129 | Étanercepta N = 138 | Étanercept Phase de prolongation ouverte N = 128 | |||
| Valeurs moyennes au moment des évaluations | Départ | 6 mois | 4 ans | Départ | 6 mois | 4 ans |
| Critères de réponse ASAS | ||||||
| Évaluation globale du patientb | 62,9 | 56,3 | 25,9 | 62,9 | 36,0 | 19,7 |
| Douleur nocturne et lombairec | 62,1 | 56,2 | 24,1 | 59,8 | 34,0 | 18,8 |
| BASFId | 56,3 | 54,7 | 31,1 | 51,7 | 36,0 | 22,7 |
| Inflammatione | 64,3 | 56,6 | 26,0 | 61,4 | 33,4 | 19,0 |
| Marqueurs de la phase aiguë | ||||||
| CRP (mg/dL)f | 2,0 | 1,9 | 0,5 | 1,9 | 0,6 | 0,3 |
| S (mm/h)g | 25,4 | 25,9 | - | 25,9 | 11,2 | - |
| Mobilité de la colonne vertébrale (cm) : | ||||||
| Test de Schober modifié | 2,97 | 2,88 | 3,0 | 3,06 | 3,34 | 3,5 |
| Ampliation thoracique | 3,21 | 3,01 | 3,7 | 3,26 | 3,85 | 4,1 |
| Distance occiput-mur | 5,33 | 6,01 | 5,4 | 5,59 | 4,53 | 3.6 |
a. p < 0,0015 pour toutes les comparaisons entre l’étanercept et le placebo au 6e mois. Les valeurs de p pour les paramètres d’évaluation continus ont été calculées sur la base des pourcentages de variation depuis le début de l’étude.
b. Mesure sur une échelle visuelle analogique où 0 = « absence de problème » et 100 = « problème grave »
c. Moyenne des scores totaux de douleurs nocturnes et lombaires, obtenus sur une échelle visuelle analogique où 0 = « pas de douleur » et 100 = « douleur la plus vive »
d. Indice fonctionnel de Bath pour la spondylarthrite ankylosante (BASFI, Bath Ankylosing Spondylitis Functional Index), moyenne des réponses à 10 questions.
e. Inflammation représentée par le résultat moyen obtenu en réponse aux deux dernières questions (sur six) de l’Indice de Bath concernant l’activité de la spondylarthrite ankylosante (BASDAI, Bath Ankylosing Spondylitis Disease Activity Index).
f. Fourchette normale des concentrations en protéine C réactive (CRP) : de 0 à 1,0 mg/dL. g. Fourchette normale des valeurs de la vitesse de sédimentation (VS) des érythrocytes : de 1 à 17 mm/h pour les hommes; de 1 à 25 mm/h pour les femmes.
Parmi les patients atteints de spondylarthrite ankylosante, qui ont été traités par l’étanercept, les réponses cliniques sont apparues dès la fin de la deuxième semaine, ont culminé au cours des deux premiers mois de l’étude et se sont ensuite maintenues pendant les six mois de traitement. Les réponses se sont révélées similaires chez les patients qui ne prenaient pas d’autres traitements au début de l’étude. Les résultats de cette étude ont été semblables à ceux qui avaient été enregistrés antérieurement au cours d’un essai à répartition aléatoire, contrôlé par placebo et mené dans un seul centre sur 40 sujets présentant une spondylarthrite ankylosante, ainsi que lors d’une étude multicentrique, à répartition aléatoire et contrôlée par placebo menée auprès de 84 patients atteints de spondylarthrite ankylosante. Les réponses ASAS 20/50/70, BASDAI et BASFI se sont maintenues ou améliorées chez les patients traités par l’étanercept au cours d’une étude de prolongation ouverte d’une durée de 42 mois, quel qu’ait été leur groupe de traitement au cours de l’étude à double insu initiale. Bien que les résultats signalés par les patients n’aient pas été consignés au cours de la période contrôlée de l’étude, une amélioration rapide des résultats signalés par les patients ayant reçu un placebo (SF-36 et EQ-5D) pendant la période contrôlée a été constatée dès la 12e semaine de traitement par l’étanercept dans le cadre de l’étude ouverte. L’amélioration des résultats signalés par les patients s’est maintenue pendant quatre ans dans les groupes ayant reçu antérieurement le placebo ou l’étanercept.
Psoriasis en plaques chez l’adulte
Aspect démographique de l’étude et modalités de l’essai
L’innocuité et l’efficacité de l’étanercept ont été évaluées dans le cadre de trois études à répartition aléatoire, menées à double insu et contrôlées par placebo, qui ont porté sur des adultes atteints de psoriasis en plaques stable touchant au moins 10 % de la surface corporelle et présentant une réponse PASI de 10 ou plus. Étaient exclus de cette étude les sujets atteints de psoriasis en gouttes, d’érythrodermie psoriasique ou de psoriasis pustuleux, ainsi que les sujets ayant présenté une infection grave dans les quatre semaines précédant la période de sélection. Le recours aux traitements antipsoriasiques majeurs était interdit pendant l’étude. Des phases de prolongation ouvertes et de longue durée ont également été menées pour ces trois études.
Tableau 20. Résumé des données démographiques des sujets atteints de psoriasis en plaques ayant participé aux essais cliniques
| No de l’étude | Plan de l’essai | Posologie, voie d’administration et durée | Patients évalués (n) | Âge moyen (année) | Sexe (% de sujets féminins) |
Étude I (Leonardi, et al. 2003) | Étude multicentrique, à double insu, à répartition aléatoire et contrôlée par placebo | 25 mg d’étanercept administrés par voie s.-c. 1 ou 2 f.p.s.; 50 mg d’étanercept administrés par voie s.-c. 2 f.p.s. pendant 6 mois; placebo Étanercept à 25 mg 1 f.p.s. : Étanercept à 25 mg 2 f.p.s. : Étanercept à 50 mg 2 f.p.s. : Placebo : | 160 162 164 166 | 46 44 45 45 | 26 33 35 37 |
| Étude II (Papp et al, 2005) | Étude multicentrique, à double insu, à répartition aléatoire et contrôlée par placebo | Étanercept à 25 mg, 50 mg, or placebo; administrés par voie s.-c. 2 f.p.s. pendant 3 mois Étanercept à 25 mg 2 f.p.s. : Étanercept à 50 mg 2 f.p.s. : Placebo | 196 194 193 | 45 45 45 | 35 33 36 |
| Étude III (Tyring et al, 2007) | Étude multicentrique, à double insu, à répartition | Étanercept à 50 mg, ou placebo; administrés par voie s.-c. 2 f.p.s. pendant 12 semaines |
| No de l’étude | Plan de l’essai | Posologie, voie d’administration et durée | Patients évalués (n) | Âge moyen (année) | Sexe (% de sujets féminins) |
| aléatoire et contrôlée par placebo | Étanercept à 50 mg 2 f.p.s. : Placebo : | 311 307 | 46 46 | 35 30 |
f.p.s. = fois par semaine; s.-c. = sous-cutané
L’étude I a servi à évaluer 652 sujets qui ont été traités au moyen d’injections sous-cutanées de 25 mg d’étanercept administrées une fois par semaine (1 f.p.s.), de 25 mg d’étanercept administrées deux fois par semaine (2 f.p.s.) ou de 50 mg d’étanercept administrées deux fois par semaine pendant six mois consécutifs. Pendant les 12 premières semaines de traitement, qui se sont déroulées à double insu, les sujets recevaient le placebo ou l’un de ces trois schémas posologiques d’étanercept. Au bout de ces 12 semaines, les sujets qui recevaient le placebo ont commencé un traitement à l’insu par l’étanercept (25 mg 2 f.p.s.), tandis que les sujets qui suivaient depuis le départ un traitement actif l’ont poursuivi tel quel jusqu’à la 24e semaine. Le traitement a été interrompu chez les sujets dont l’indice PASI s’était amélioré d’au moins 50 % à la 24e semaine, les sujets ont été observés jusqu’à ce qu’ils fassent une rechute pendant cette période de l’étude sans médicament. La « rechute » correspondait à la perte de la moitié de l’amélioration obtenue entre le début de l’étude et la 24e semaine de traitement. Lorsqu’ils faisaient une rechute, les sujets étaient de nouveau traités à l’insu par l’étanercept, selon le schéma posologique qu’ils suivaient à la 24e semaine de traitement.
L’étude II a porté sur 583 sujets répartis aléatoirement pour recevoir par voie sous-cutanée soit un placebo, soit des doses de 25 mg ou de 50 mg d’étanercept deux fois par semaine pendant trois mois. Au bout de ces trois mois de traitement à l’insu, les sujets des trois groupes ont commencé à recevoir l’étanercept sans insu, à raison de 25 mg 2 f.p.s. pendant une période pouvant atteindre neuf mois de plus.
L’étude III a été menée à l’insu auprès de 618 patients recevant, par voie sous-cutanée, un placebo ou l’étanercept à raison de 50 mg 2 f.p.s., pendant 12 semaines. Après 12 semaines, les patients des deux groupes de l’étude ont reçu 50 mg 2 f.p.s. dans le cadre d’une phase de prolongation ouverte de 84 semaines (jusqu’à la semaine 96 de la première partie de la phase ouverte). À partir de la 97e semaine, les patients admissibles ont entamé la deuxième partie de la phase ouverte, pendant laquelle leur posologie d’étanercept a été diminuée à 50 mg 1 f.p.s. À la 120e ou à la 132e semaine, les patients admissibles chez lesquels l’efficacité clinique définie dans le protocole ne se maintenait pas, à une posologie de 50 mg 1 f.p.s., pouvaient choisir d’augmenter la posologie d’étanercept à 50 mg 2 f.p.s. pour le reste de l’étude (jusqu’à la 144e semaine).
Réponse clinique
Le pourcentage de sujets qui ont obtenu une amélioration d’au moins 50, 75 ou 90 % de leur indice PASI (PASI 50, PASI 75 et PASI 90, respectivement) ont réagi de façon proportionnelle à la dose selon qu’ils recevaient la dose de 25 mg administrée une fois par semaine, celle de 25 mg administrée deux fois par semaine, ou celle de 50 mg administrée deux fois par semaine. Ce type de réaction est également ressorti des évaluations globales statiques du médecin ayant porté sur la disparition complète ou quasi complète des lésions et sur l’amélioration moyenne de la réponse PASI, exprimée en pourcentage. Au cours des études I, II et III, le principal paramètre d’évaluation était l’obtention d’une réponse PASI 75 à la 12e semaine de traitement. Dans les études I et II, le score PASI 75 a été atteint par 3 %, 14 %, 34 % et 49 % des patients recevant un placebo, l’étanercept à 25 mg 1 f.p.s., l’étanercept à 25 mg 2 f.p.s. et l’étanercept à 50 mg 2 f.p.s., respectivement. Dans le cadre de l’étude I, l’état des sujets de tous les groupes de traitement a continué de s’améliorer jusqu’à la 24e semaine de l’étude (Figure 4)
Figure 4. Pourcentage de sujets ayant obtenu une réponse PASI 75 pendant la phase réalisée à double insu et pendant la période de reprise du traitement de l’étude I
Au cours de l’étude II, des sujets traités à raison de 25 mg 2 f.p.s. qui recevaient au départ 50 mg 2 f.p.s. ont conservé leur réponse PASI 75 entre la 12e et la 24e semaine de traitement (Figure 5). Les réponses PASI 50, 75 et 90, le pourcentage moyen d’amélioration de la réponse PASI et l’indice dermatologique de la qualité de vie (DLQI) se sont maintenus pendant une période pouvant aller jusqu’à 12 mois pendant la phase ouverte.
Figure 5. Pourcentage de sujets ayant obtenu une réponse PASI 75 en fonction du temps au cours de l’étude II
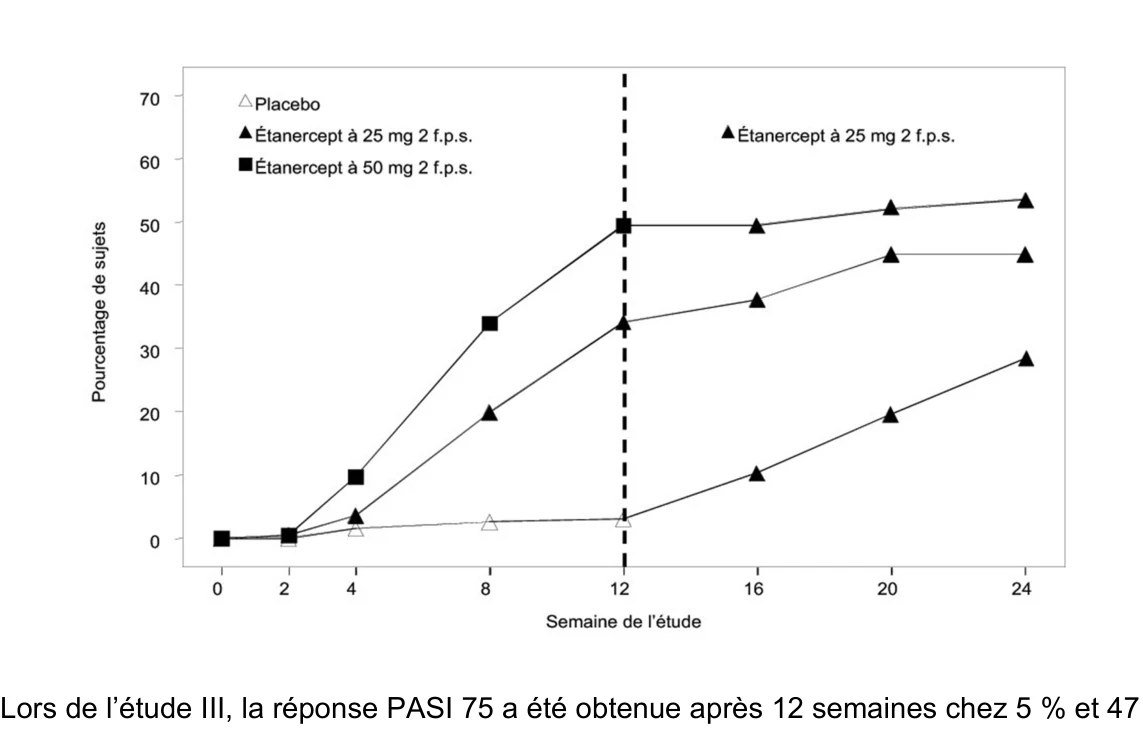
Lors de l’étude III, la réponse PASI 75 a été obtenue après 12 semaines chez 5 % et 47 % des 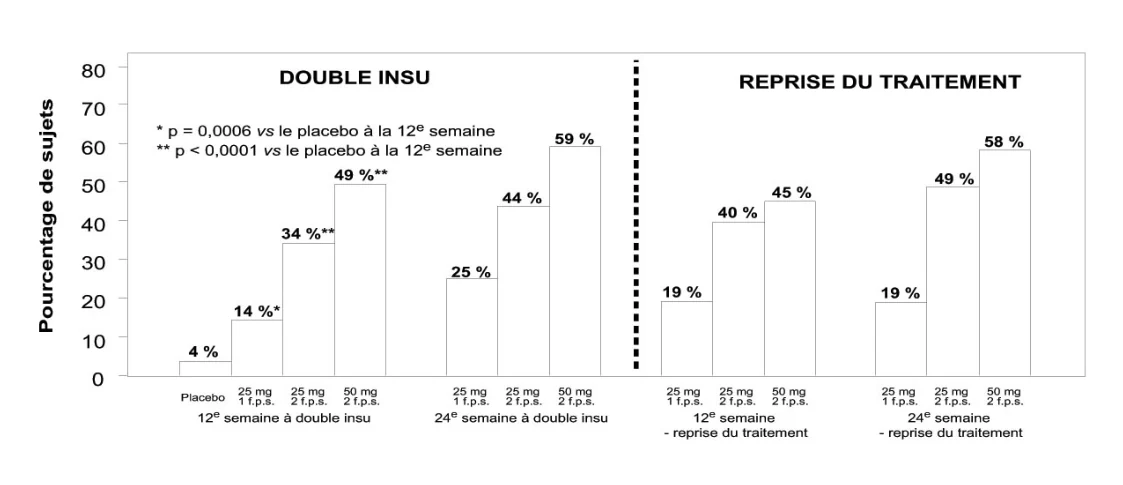 patients recevant un placebo et 50 mg 2 f.p.s., respectivement.
À la 2e semaine, le pourcentage moyen d’amélioration de la réponse PASI, de même que les résultats de l’évaluation globale statique du médecin ont été significativement supérieurs chez les sujets traités au moyen de doses de 25 mg ou de 50 mg administrées 2 f.p.s. à ceux obtenus avec le placebo. Selon les résultats combinés des études I et II, les lésions avaient considérablement diminué à la 12e semaine de traitement chez 11 % et 21 % des sujets ayant reçu des doses de 25 mg 2 f.p.s. et de 50 mg 2 f.p.s. respectivement, comme en témoigne le nombre de sujets ayant obtenu une réponse PASI 90. En outre, lors de l’étude I, le nombre de sujets ayant obtenu une réponse PASI 90 n’a cessé d’augmenter jusqu’à la 24e semaine de traitement, 20 % des sujets traités au moyen de doses de 25 mg 2 f.p.s. et 30 % des sujets recevant des doses de 50 mg 2 f.p.s. ayant manifesté une telle réaction. Lors de l’étude III, la réponse PASI 90 a été obtenue à la semaine 96 chez 23 % des patients recevant l’étanercept à 50 mg 2 f.p.s. Les résultats obtenus dans les trois études chez les sujets ayant reçu le placebo, des doses de 25 mg 2 f.p.s. ou des doses de 50 mg 2 f.p.s. sont résumés dans le Tableau 21.
Tableau 21. Résultats des études I, II et III
Réponse
PASI 50 - %
PASI 75 - %
PASI 90 - %
Évaluation globale statique du médecin
- disparition
complète ou quasi complète (%) (0 ou 1 sur une échelle de 0 à
5)
Pourcentage
d’amélioration de la réponse PASI – par rapport au début de l’étude - moyenne
Pourcentage
d’amélioration du DLQI par rapport au début de l’étude - moyenne
Évaluation globale statique du psoriasis par le médecin - médiane (selon une échelle allant de 0 à
5)
Étude I Étude II Étude III étanercept
25 mg 50 mg
Placebo 2 f.p.s.ª 2 f.p.s. N = 166 N = 162 N = 162 N = 164 N = 164 12e sem 12e sem 24e sem 12e sem 24e sem
étanercept 25 mg 50 mg Placebo 2 f.p.s.ª 2 f.p.s. N = 193 N = 196 N = 194 12e sem 12e sem 12e sem
étanercept 50 mg Placebo / 50 mg 2 f.p.s. / Placebo 2 f.p.s. 50mg 2 f.p.s. 50 mg 2 f.p.s. N = 307 N = 311 N = 306 N = 311 12e sem 12e sem 96e sem 96e sem 14 58** 70 74** 77
4 34** 44 49** 59
1 12** 20 22** 30
5 34** 39 49** 55
14.0 52.6** 62.1 64.2** 71.1
10.9 50.8** 59.4 61.0** 73.8
4.0 2.0** 2.0 1.5** 1.0
9 64** 77**
3 34** 49**
1 11** 21**
4 39** 57**
0.2 56.8** 67.5**
6.2 65.4** 70.2**
4.0 2.0** 1.0**
14 74** 79 83
5 47** 52 51
1 21** 23 23
6 49** 39 41
6.9 63.2** 67.5 69.8
22.1 69.1** 68.3 67.3
4.0 1.0 1.0 1.0
DLQI = indice dermatologique de la qualité de vie; f.p.s. = fois par semaine; PASI = indice d’étendue et de gravité de la maladie ** p ≤ 0,0001 comparativement au placebo à la 12e semaine. ª Il a été démontré que la dose de 25 mg administrée 2 f.p.s. offre la même exposition et la même efficacité qu’une dose de 50 mg administrée une fois par semaine. Au cours de l’étude III, de la 13e à la 96e semaine, le traitement par l’étanercept administré durant la phase ouverte a continué d’offrir des améliorations significatives sur le plan clinique aux patients des deux groupes. Après la mise en route du traitement par l’étanercept à la 13e semaine, les patients ayant reçu un placebo jusqu’à la 12e semaine (groupe placebo/étanercept) ont connu des améliorations comparables à celles des sujets ayant reçu l’étanercept de la 1re à la 12e semaine de la période à double insu de l’étude (groupe étanercept/étanercept).
Au cours des études I, II et III, les résultats rapportés par les sujets se sont également améliorés chez ceux qui recevaient l’étanercept. À la 12e semaine de traitement, le DLQI des sujets qui étaient traités avec l’une ou l’autre des doses d’étanercept à l’étude s’était significativement amélioré, de même que les résultats aux six sous-échelles d’évaluation, y compris celles portant sur les symptômes et les impressions, les activités quotidiennes, les loisirs, le travail et l’école, les relations personnelles et le traitement. Après 12 semaines de traitement, les sujets traités par l’étanercept ont été plus nombreux à obtenir 0 au questionnaire DLQI, signe qu’ils n’étaient pas du tout incommodés par leur psoriasis, et ce, pour les six sous-échelles d’évaluation du questionnaire DLQI. Pour les études I et II, un tel score a été obtenu respectivement chez 24 % et 25 % des sujets traités par des doses de 50 mg 2 f.p.s., 12 % et 20 % des sujets traités par des doses de 25 mg 2 f.p.s. contre 2 % et 1 % des sujets ayant reçu le placebo. À la 12e semaine de l’étude III, le pourcentage de patients présentant un score DLQI de 0 était de 28 % chez les patients traités par l’étanercept à 50 mg 2 f.p.s., contre 3 % pour le groupe placebo.
À la 2e semaine de traitement, les résultats de l’évaluation globale statique du médecin et l’amélioration moyenne (exprimée en pourcentage) du DLQI obtenus chez les sujets traités au moyen de doses de 25 mg 2 f.p.s. ou de 50 mg 2 f.p.s. étaient significativement supérieurs à ceux enregistrés chez les sujets ayant reçu le placebo. En outre, les scores obtenus pour les deux échelles sommaires du questionnaire SF-36 Health Survey, soit celles portant sur les capacités physiques et les capacités mentales, s’étaient significativement améliorés à la 12e semaine de traitement chez les sujets ayant reçu les doses de 25 mg ou de 50 mg 2 f.p.s.
Au cours de l’étude I, 409 sujets dont la réponse PASI s’était améliorée d’au moins 50 % à la 24e semaine de traitement ont entrepris une période sans médicament, puis une période de reprise du traitement telle que décrite précédemment. Pendant la période sans médicament, le délai médian écoulé avant la rechute était de trois mois. Les sujets qui ont repris le traitement par l’étanercept à la 12e et à la 24e semaine ont tout aussi bien réagi à ce nouveau traitement que lors de la phase réalisée en double insu au début de l’étude (Figure 4).
Dans le cadre de l’étude II, 190 sujets que le hasard avait d’abord assignés au groupe traité à l’aide de doses de 50 mg 2 f.p.s. ont vu leur dose d’étanercept diminuée à 25 mg 2 f.p.s. à la 12e semaine, dose qu’ils ont reçue pendant les trois mois suivants. Quelque 77 % des 91 sujets qui avaient obtenu une réponse PASI de 75 à la 12e semaine l’ont conservée jusqu’à la 24e semaine. Parmi les 23 % de sujets qui n’avaient pas conservé leur réponse PASI de 75 à la 24e semaine, 20 % avaient à ce moment-là une réponse PASI de 50, tandis que 3 % n’avaient pas obtenu un tel résultat. Par ailleurs, 32 % des 88 sujets qui n’avaient pas obtenu une réponse PASI de 75 à la 12e semaine avaient atteint ce résultat à la 24e semaine
Psoriasis en plaques chez l’enfant
Aspect démographique de l’étude et modalités de l’essai
L’innocuité et l’efficacité de l’étanercept ont été évaluées au cours d’une étude de 48 semaines, à répartition aléatoire et contrôlée par placebo, menée à double insu auprès de 211 enfants atteints de psoriasis en plaques modéré ou grave. Les patients admis à cette étude étaient âgés de 4 à 17 ans, souffraient d’une forme modérée ou grave de psoriasis en plaques (score ≥ 3 à l’évaluation globale statique par le médecin, atteinte touchant au moins 10 % de la surface corporelle et score PASI ≥ 12) et avaient déjà reçu une photothérapie ou un traitement général, ou encore leur état n’était pas maîtrisé de façon satisfaisante par un traitement topique. Étaient exclus de cette étude les sujets atteints de psoriasis en gouttes, d’érythrodermie psoriasique ou de psoriasis pustuleux, ainsi que les sujets ayant présenté une infection grave dans les quatre semaines précédant la période de sélection. L’étude comportait trois périodes de traitement : une première période de 12 semaines, menée à double insu et contrôlée par placebo; une deuxième de 24 semaines en mode ouvert; enfin, une troisième période de 12 semaines, à répartition aléatoire et menée à double insu, d’abord sans médicament, puis avec reprise du traitement. Au moment de la répartition aléatoire de la première période de traitement, les sujets ont été stratifiés en deux groupes selon leur âge (de 4 à 11 ans et de 12 à 17 ans).
Tableau 22. Résumé des données démographiques des enfants atteints de psoriasis en plaques qui ont participé à un essai clinique
| No de l’étude | Plan de l’essai | Posologie, voie d’administration et durée | Patients évalués (n) | Âge moyen (Tranche) | Sexe % de femmes (n) |
Étude 1 (Paller et al.) | 1re partie : multicentrique, à double insu, à répartition aléatoire et contrôlée par placebo | Étanercept à 0,8 mg/kg (maximum de 50 mg par dose) ou placebo par voie s.-c. 1 f.p.s. durant 12 semaines Étanercept : Placebo : | 106 105 | 12,8 (4-17) 12,6 (4-17) | 48 % (51) 50 % (52) |
2e partie : multicentrique, ouverte | Étanercept à 0,8 mg/kg en mode ouvert (maximum de 50 mg par dose) par voie s.-c. 1 f.p.s. durant 24 semaines | 208 | 12,7 (4-17) | 49 % (102) | |
3e partie : multicentrique, à double insu, à répartition aléatoire, d’abord sans médicament, puis avec reprise du traitement | Période de 12 semaines d’abord sans médicament, puis avec reprise du traitement; Étanercept à 0,8 mg/kg (maximum de 50 mg par dose) ou un placebo par voie s.-c. 1 f.p.s. | 138 | 12,7 (4-17) | 51 % (70) |
s.-c. = sous-cutané; f.p.s. = fois par semaine
Les patients ont reçu l’étanercept à raison de 0,8 mg/kg (maximum de 50 mg par dose) ou un placebo une fois par semaine durant les 12 premières semaines. Quatre semaines ou plus après le début de la période de 12 semaines à double insu et contrôlée par placebo, les sujets dont le psoriasis s’était aggravé depuis le début de l’étude (augmentation d’au moins 50 % du score PASI et hausse absolue d’au moins 4 points par rapport aux valeurs de départ) avaient la possibilité de passer dans un groupe de sauvetage et ainsi de recevoir l’étanercept en mode ouvert chaque semaine jusqu’à la 12e semaine. Après 12 semaines de traitement, ils ont été admis à une période de traitement de 24 semaines en mode ouvert où tous ont reçu la même dose d’étanercept. Cette dernière période a été suivie d’une période de 12 semaines, d’abord sans médicament puis avec reprise du traitement.
La réponse au traitement a été évaluée 12 semaines après le début du traitement. Elle était définie comme la proportion de patients ayant obtenu une réduction du score PASI d’au moins 75 % par rapport au départ. La réponse PASI est un résultat composite qui tient compte à la fois de la fraction de la surface corporelle touchée ainsi que de la nature et de la gravité des changements attribuables au psoriasis dans les régions atteintes (induration, érythème et squames).
Les autres paramètres évalués comprenaient la proportion de patients ayant obtenu une « disparition complète » ou « quasi complète » du psoriasis à l’évaluation globale statique par le médecin ainsi que la proportion de patients ayant obtenu une réduction du score PASI d’au moins 50 % et 90 % par rapport au départ. L’évaluation globale statique du médecin correspond à une échelle comprenant six catégories allant de « 5 = atteinte grave » à « 0 = aucune atteinte »; elle permet de préciser l’évaluation globale faite par le médecin quant à la gravité du psoriasis en plaques en mettant l’accent sur l’induration, l’érythème et les squames. La réussite du traitement, exprimée par une disparition complète ou quasi complète, correspondait à une absence d’élévation ou à une élévation minimale des lésions, à une coloration allant jusqu’à rouge pâle dans le cas de l’érythème et, enfin, à l’absence de squames ou à des squames fines sur moins de 5 % de la plaque psoriasique. Les patients qui sont passés au groupe de sauvetage ou pour qui il manquait des données à la 12e semaine ont été considérés comme des échecs du traitement. Les sujets ayant connu un échec du traitement étaient considérés comme n’ayant pas obtenu une réponse PASI 75, PASI 50 ou PASI 90, ni la disparition complète ou quasi complète des lésions selon l’évaluation globale statique par le médecin.
Dans tous les groupes de traitement, le score PASI initial médian était de 16,4. Selon l’évaluation globale statique par le médecin au départ, 65 % des patients avaient une atteinte modérée, 31 % avaient une atteinte marquée et 3 %, une atteinte grave. Pour l’ensemble des groupes de traitement, la proportion de patients ayant déjà reçu un traitement général ou une photothérapie à cause du psoriasis en plaques était de 57 %.
Les résultats concernant l’efficacité sont résumés au Tableau 23.
Tableau 23. Résultats relatifs au psoriasis chez l’enfant après 12 semaines
| Placebo (N = 105) | Étanercept 0,8 mg/kg 1 fois par semaine (N = 106) | |
| PASI 75, n (%) | 12 (11 %) | 60 (57 %)a |
| PASI 50, n (%) | 24 (23 %) | 79 (75 %)a |
| Évaluation globale statique par le médecin : disparition complète ou quasi complète, n (%) | 14 (13 %) | 56 (53 %)a |
| PASI 90, n (%) | 7 (7 %) |
PASI = indice d’étendue et de gravité du psoriasis a p < 0,0001 contre placebo
La valeur de p est calculée au moyen du test de Cochran-Mantel-Haenszel bilatéral avec stratification selon les groupes d’âge (de 4 à 11 ans et de 12 à 17 ans).
Le seuil de signification global pour les paramètres d’évaluation principal et secondaires à la 12e semaine est contrôlé à 0,05 à l’aide d’une méthode d’analyse séquentielle.
Maintien de la réponse
Afin d’évaluer le maintien de la réponse au traitement, les sujets qui avaient obtenu une réponse PASI 75 à la 36e semaine ont été soumis une seconde fois à la répartition aléatoire, puis ils ont reçu soit de l’étanercept ou un placebo durant une période de 12 semaines. Le maintien de la réponse PASI 75 a été évalué à la 48e semaine et le nombre de patients chez qui la réponse PASI 75 s’était maintenue était plus élevé chez les sujets traités par l’étanercept (64 %) que chez ceux du groupe placebo (49 %).
18 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1.
Monographie de produit, PrENBRELMD Solution en seringues préremplies, 50 mg/mL, et
Poudre lyophilisée pour reconstitution présentée en flacons, 25 mg/flacon, Numéro de contrôle : 193787, Amgen Canada Inc. Datée du : 29 octobre 2018