


Monographie de produit - Cimzia
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d'administration | Présentation et teneur | Excipients d'importance clinique* |
| Sous-cutanée (s.-c.) | Solution pour injection dans une seringue préremplie à usage unique / 200 mg/mL | Aucun |
| Solution pour injection dans un auto-injecteur prérempli à usage unique / 200 mg/mL |
* Voir PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT pour connaître la liste complète des ingrédients.
DESCRIPTION
CIMZIA (certolizumab pegol) est le fragment Fab' d'un anticorps monoclonal humanisé recombinant doté d'une spécificité pour le facteur de nécrose tumorale alpha (TNFα) humain. Le fragment Fab' est synthétisé dans Escherichia coli, puis purifié et lié à une molécule de polyéthylène glycol (PEG).
INDICATIONS ET USAGE CLINIQUE
Polyarthrite rhumatoïde
CIMZIA (certolizumab pegol) en association avec le méthotrexate est indiqué pour :
- la diminution des signes et des symptômes, l'induction d'une réponse clinique majeure et l'atténuation de la progression des lésions articulaires visibles à la radiographie chez l'adulte atteint de polyarthrite rhumatoïde active modérée ou sévère.
CIMZIA peut être utilisé en monothérapie pour atténuer les signes et les symptômes de la polyarthrite rhumatoïde active modérée ou sévère chez l'adulte qui ne tolère pas le méthotrexate.
Rhumatisme psoriasique
CIMZIA en monothérapie ou en association avec le méthotrexate est indiqué pour :
- la diminution des signes et des symptômes et l'atténuation de la progression des lésions structurales visibles à la radiographie chez l'adulte atteint de rhumatisme psoriasique actif modéré ou sévère chez qui le traitement par un ou plusieurs agents de rémission a échoué.
Spondylarthrite ankylosante
CIMZIA est indiqué pour :
- la diminution des signes et des symptômes chez l'adulte atteint de spondylarthrite ankylosante active ayant présenté une réponse inadéquate au traitement classique.
Spondylarthrite axiale non radiographique
CIMZIA est indiqué pour :
Le traitement des adultes atteints d’une forme intensément évolutive de spondylarthrite axiale non radiographique montrant des signes objectifs d’inflammation mis en évidence par leur taux élevé de protéine C-réactive et/ou des clichés d’imagerie par résonance magnétique (IRM) et qui n’ont pas répondu de façon satisfaisante aux anti-inflammatoires non stéroïdiens (AINS) ou qui ne les tolèrent pas.
Psoriasis en plaques
CIMZIA est indiqué pour :
- Le traitement des patients adultes atteints de psoriasis en plaques modéré à sévère qui sont candidats à une thérapie systémique.
Personnes âgées (≥ 65 ans) : On n'a pas réalisé d'essais cliniques portant précisément sur les personnes âgées (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Personnes âgées).
Enfants et adolescents (< 18 ans) : On n'a pas établi l'innocuité et l’efficacité de CIMZIA chez les enfants et les adolescents.
CONTRE-INDICATIONS
- Les patients qui présentent une hypersensibilité connue à CIMZIA (certolizumab pegol) ou à l'un des composants du produit. Pour obtenir une liste complète, consulter la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT.
- Les patients qui souffrent d'une tuberculose active ou d'autres infections graves comme un sepsis, un abcès ou une infection opportuniste (voir MISES EN GARDE ET PRÉCAUTIONS, Infections graves).
Les patients qui souffrent d’insuffisance cardiaque modérée ou grave (classes III et IV de la
NYHA [New York Heart Association]) (voir MISES EN GARDE ET PRÉCAUTIONS, Insuffisance cardiaque).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
INFECTIONS GRAVES
DES INFECTIONS GRAVES, NOTAMMENT LE SEPSIS, LA TUBERCULOSE (MILIAIRE, DISSÉMINÉE ET EXTRAPULMONAIRE), DES MYCOSES INVASIVES (P. EX. HISTOPLASMOSE) ET D'AUTRES INFECTIONS OPPORTUNISTES, PARFOIS MORTELLES, ONT ÉTÉ SIGNALÉES CHEZ DES PATIENTS TRAITÉS PAR DES INHIBITEURS DU TNF, Y COMPRIS CIMZIA (CERTOLIZUMAB PEGOL). BON NOMBRE DES INFECTIONS GRAVES SIGNALÉES SONT SURVENUES CHEZ DES PATIENTS SOUS IMMUNOSUPPRESSEUR CONCOMITANT, TRAITEMENT SUSCEPTIBLE, AVEC LA MALADIE DONT ILS SONT ATTEINTS, DE LES PRÉDISPOSER AUX INFECTIONS. ON NE DOIT PAS PRESCRIRE CIMZIA À UN PATIENT ATTEINT D'UNE INFECTION IMPORTANTE SUR LE PLAN CLINIQUE, Y COMPRIS LES INFECTIONS CHRONIQUES OU LOCALISÉES. LE MÉDECIN QUI ENVISAGE UN TRAITEMENT PAR CIMZIA DOIT SE MONTRER PRUDENT DEVANT DES ANTÉCÉDENTS D'INFECTION RÉCIDIVANTE. UNE SURVEILLANCE DES SIGNES ET DES SYMPTÔMES D'INFECTION PENDANT ET APRÈS LE TRAITEMENT PAR CIMZIA DOIT ÊTRE INSTAURÉE.
TOUTE INFECTION DÉBUTANT PENDANT OU TOUT DE SUITE APRÈS UN TRAITEMENT PAR CIMZIA DOIT FAIRE L'OBJET D'UNE ÉTROITE SURVEILLANCE. SI UNE INFECTION GRAVE S'INSTALLE, ON DOIT METTRE FIN AU TRAITEMENT PAR CIMZIA (voir MISES EN GARDE ET PRÉCAUTIONS, Infections graves).
CANCERS
DES CAS DE LYMPHOME ET D’AUTRES CANCERS, DONT CERTAINS SE SONT RÉVÉLÉS MORTELS, ONT ÉTÉ SIGNALÉS CHEZ DES ENFANTS ET DES ADOLESCENTS TRAITÉS PAR DES ANTI-TNF, CLASSE DE MÉDICAMENTS DONT FAIT PARTIE CIMZIA (voir MISES EN GARDE ET PRÉCAUTIONS, Cancers). L’EMPLOI DE CIMZIA CHEZ L’ENFANT N’EST PAS INDIQUÉ.
Infections graves
On a signalé la survenue d'infections graves et parfois mortelles causées par des micro-organismes bactériens, mycobactériens, fongiques invasifs ou viraux, parasitaires ou par d'autres germes opportunistes, y compris la tuberculose, l'histoplasmose, l'aspergillose, la blastomycose, la candidose, la coccidioïdomycose, la légionellose, la listériose, la nocardiose et la pneumocystose chez des patients recevant des anti-TNF. Le tableau clinique était plus souvent celui d'une infection disséminée que d'une atteinte localisée, et bon nombre des patients touchés recevaient des immunosuppresseurs en concomitance, lesquels ont pu, avec la maladie sous-jacente, les prédisposer aux infections.
On ne doit pas amorcer un traitement par CIMZIA en présence d'une infection évolutive, y compris les infections localisées importantes sur le plan clinique. On doit soupeser les risques et les bénéfices avant d'entreprendre le traitement chez les patients :
- atteints d'une infection chronique ou récidivante;
- ayant été exposés à la tuberculose;
- ayant des antécédents d’infection opportuniste;
- ayant résidé ou voyagé dans des régions où la tuberculose ou les mycoses (histoplasmose, coccidioïdomycose ou blastomycose) sont endémiques; ou
- souffrant de maladies sous-jacentes susceptibles de les prédisposer aux infections.
On doit surveiller étroitement les patients avant, durant et après le traitement par CIMZIA afin de dépister les signes et les symptômes d’infections graves. Étant donné que l’élimination de CIMZIA peut prendre jusqu’à 5 mois, la surveillance doit être maintenue durant cette période.
Les patients atteints de polyarthrite rhumatoïde pourraient ne pas présenter les symptômes typiques d’une infection, notamment la fièvre, en raison de leur maladie et de la médication concomitante qu’ils reçoivent. Par conséquent, la détection précoce de toute infection, et plus particulièrement d’une infection grave de présentation clinique atypique, est d’une importance cruciale pour réduire au minimum les délais de diagnostic et de mise en route du traitement.
On doit mettre fin au traitement par CIMZIA si une infection grave ou un sepsis se déclare. Le patient chez qui une infection apparaît pendant le traitement par CIMZIA doit faire l'objet d'une surveillance étroite, subir sans délai toutes les épreuves diagnostiques indiquées chez un sujet immunodéprimé et recevoir le traitement antimicrobien approprié.
Chez le patient ayant résidé ou voyagé dans des régions où les mycoses sont endémiques, on doit, devant une affection systémique grave, soupçonner une mycose invasive. Dès lors, on envisagera l'amorce d'un traitement antifongique empirique dans l'attente de la confirmation du diagnostic. En cas d'histoplasmose, les tests de détection des antigènes et des anticorps peuvent se révéler négatifs chez certains patients malgré la présence d'une infection active. Dans la mesure du possible, la décision de recourir ou non à un traitement antifongique empirique chez ces patients devrait être prise de concert avec un médecin expérimenté dans le diagnostic et le traitement des mycoses invasives, au terme d'une évaluation du risque de mycose sévère, d'une part, et du risque du traitement antifongique, d'autre part.
Tuberculose
On a observé une réactivation de la tuberculose ou des primo-infections tuberculeuses chez des patients qui recevaient CIMZIA, dont certains avaient déjà été traités pour une tuberculose latente ou active. Avant la mise en route d'un traitement par CIMZIA, on doit toujours rechercher une tuberculose active ou inactive (latente). Cette évaluation doit comprendre une anamnèse détaillée sur la tuberculose, l'exposition possible à la tuberculose active ainsi que les traitements immunosuppresseurs passés et présents. On doit procéder aux épreuves de dépistage appropriées, p. ex. test cutané à la tuberculine et radiographie thoracique, chez tous les patients et interpréter les résultats à la lumière des Normes canadiennes pour la lutte antituberculeuse. Le prescripteur doit être conscient du risque de résultats faux négatifs au test cutané à la tuberculine, en particulier chez les patients gravement malades ou immunodéprimés.
En cas de tuberculose active, on ne doit pas amorcer un traitement par CIMZIA. En cas de tuberculose latente prouvée ou possible, on doit mettre en place une prophylaxie antituberculeuse conforme aux Normes canadiennes pour la lutte antituberculeuse avant d'amorcer un traitement par CIMZIA. En pareil cas, on doit soupeser soigneusement les risques et les bénéfices du traitement par CIMZIA. Malgré un traitement prophylactique antérieur ou concomitant de la tuberculose, des cas de tuberculose active ont eu lieu chez des patients traités par anti-TNF, y compris CIMZIA. Certains patients qui ont été traités avec succès pour une tuberculose active ont redéveloppé une tuberculose pendant le traitement par anti-TNF, y compris CIMZIA.On doit demander au patient de consulter un médecin si des signes ou des symptômes (p. ex. toux persistante, atrophie ou perte de poids, fébricule) évocateurs de la tuberculose apparaissent lors de la mise en route du traitement par CIMZIA ou pendant le traitement (voir EFFETS INDÉSIRABLES, Aperçu des effets indésirables du médicament, Infections, Tuberculose et infections opportunistes).
Dans les essais cliniques achevés et en cours réalisés auprès de 5118 patients traités par CIMZIA, le taux global de tuberculose s’élève à environ 0,61 par 100 années-patients. La majorité des cas sont survenus dans des pays où les taux endémiques de tuberculose sont élevés. La tuberculose pulmonaire et la tuberculose miliaire figurent parmi les cas rapportés. Certains cas de tuberculose ont connu une issue mortelle.
Cancers
Dans les essais cliniques sur CIMZIA et d'autres anti-TNF, les cas de cancer ont été plus nombreux chez les patients qui recevaient le traitement actif que chez les patients sous placebo.
Dans l'ensemble des essais avec placebo et des essais ouverts portant sur la polyarthrite rhumatoïde, la plupart des cancers observés ont été des cancers du poumon, du sein et de l'ovaire, des carcinomes basocellulaires et des lymphomes. On a signalé trois cas de lymphomes chez les patients traités par CIMZIA (un cas dans les essais avec placebo et deux dans les essais ouverts), ce qui correspond à un taux de 0,09 (0,02-0,27)/100 années-patients dans un groupe de 2367 patients. Ce taux est environ deux fois plus élevé que le taux attendu dans la population générale. Les patients atteints de polyarthrite rhumatoïde, particulièrement ceux dont la maladie est très active, sont plus exposés au développement d'un lymphome. Le taux de cancers, à
l'exclusion des lymphomes et des cancers de la peau non mélaniques, s'est établi (IC à 95 %) à 0,61 (0,37-0,94)/100 années-patients dans un groupe de 2367 patients traités par CIMZIA et à 0,41 (0,01-2,27)/100 années-patients dans un groupe de 647 patients sous placebo. Dans les études contrôlées et dans la portion menée en mode ouvert sur les études cliniques de phase III sur le psoriasis, des tumeurs malignes (excluant le cancer cutané non mélanomateux) ont été observées à un taux d'incidence (intervalle de confiance 95%) de 0,5 (0,2, 1,0) par 100 années-patients parmi les 995 patients traités par CIMZIA.
Vu la taille des groupes témoins et la durée limitée du volet comparatif des essais, nous ne pouvons pas tirer de conclusion ferme, mais nous ne pouvons écarter non plus le risque d'apparition d'un lymphome ou d'un autre cancer chez les patients traités par un anti-TNF. On ignore le rôle possible de l'inhibition du TNF dans le développement du cancer.
Les taux enregistrés lors des essais cliniques sur CIMZIA ne peuvent pas être comparés aux taux associés aux autres anti-TNF et ne sont pas forcément prédictifs des taux obtenus dans une population plus vaste. Les patients atteints de polyarthrite rhumatoïde, particulièrement ceux dont la maladie est très active, sont plus exposés au développement d'un lymphome (voir EFFETS INDÉSIRABLES, Aperçu des effets indésirables du médicament, Cancers).
Des cas de cancer, dont certains se sont révélés mortels, ont été signalés chez des enfants, adolescents et jeunes adultes (âgés de 18 ans ou moins à l’amorce du traitement) ayant été traités par des agents de la classe des anti-TNF, dont fait partie CIMZIA. Dans environ la moitié des cas, il s’agissait de lymphomes de type hodgkinien ou non hodgkinien. Une variété de cancers différents, y compris des types rares habituellement associés à l’immunosuppression et des cancers qu’on n’observe généralement pas chez les enfants et les adolescents, constituait l’autre portion des cas. Les cancers sont survenus après une durée médiane de 30 mois de traitement (extrêmes de 1 à 84 mois). La majorité des patients recevaient des immunosuppresseurs en concomitance. Ces cas ont été signalés dans le cadre de la pharmacovigilance et sont dérivés de diverses sources, y compris des registres et des rapports spontanés.
Lymphome hépatosplénique à lymphocytes T
Des cas de lymphome hépatosplénique à lymphocytes T (LHSLT), un type rare de cancer à lymphocytes T d’évolution très rapide et généralement mortel, ont été signalés après la commercialisation du produit chez des patients traités par des anti-TNF. La majorité des cas sont survenus chez des adolescents et de jeunes hommes adultes atteints de la maladie de Crohn ou de colite ulcéreuse. Presque tous ces patients recevaient ou avaient reçu un traitement immunosuppresseur par l’azathioprine et/ou la 6-mercaptopurine en concomitance avec un anti-TNF au moment du diagnostic.
Leucémie
Des cas de leucémie aiguë et chronique ont été signalés en association avec l’utilisation post-commercialisation d’anti-TNF dans la polyarthrite rhumatoïde et d’autres indications. Même en l’absence de traitement anti-TNF, les patients atteints de polyarthrite rhumatoïde peuvent être davantage exposés au risque de leucémie (environ 2 fois plus) que la population générale.
Cancers de la peau
Des cas de mélanome et de merkelome ont été signalés chez des patients traités par des anti-TNF, y compris CIMZIA. Des examens périodiques de la peau sont recommandés chez tous les patients, en particulier ceux qui présentent des facteurs de risque de cancer de la peau.
Insuffisance cardiaque
On a signalé des cas d'apparition ou d'aggravation d'une insuffisance cardiaque congestive (ICC) lors de la prise d'anti-TNF, y compris CIMZIA. CIMZIA n'a pas fait l'objet d'études en bonne et due forme chez des patients en ICC; cependant, lors d'essais cliniques sur un autre anti-TNF menés dans cette population, on a observé une aggravation de l'ICC et une augmentation du taux de mortalité lié à l'ICC. La prudence et une surveillance étroite s'imposent donc chez les insuffisants cardiaques (voir EFFETS INDÉSIRABLES, Aperçu des effets indésirables du médicament, Insuffisance cardiaque). CIMZIA est contre-indiqué en cas d’insuffisance cardiaque modérée ou grave (voir CONTRE-INDICATIONS).
Réactivation du virus de l'hépatite B
La prise d'anti-TNF, y compris CIMZIA, a été associée à une réactivation du virus de l'hépatite B (VHB) chez les porteurs chroniques du virus (positifs pour l’antigène de surface). Dans certains cas, la réactivation du VHB au cours d'un traitement anti-TNF a eu une issue mortelle. La majorité de ces cas sont survenus chez des patients traités en concomitance par d'autres immunosuppresseurs, lesquels ont pu contribuer à la réactivation du VHB. Tous les patients doivent se soumettre à un test de dépistage d’une infection par le VHB avant de prendre CIMZIA. Lorsque les résultats sont positifs, on recommande d’amorcer le traitement en consultation avec un médecin possédant une expertise dans le traitement de l’hépatite B. On ne dispose pas de suffisamment de données sur l'innocuité ou l'efficacité de l'inhibition du TNF en concomitance avec un antiviral administré pour prévenir la réactivation du VHB chez le porteur de ce virus. Si un porteur du VHB doit être traité par un anti-TNF, on doit demeurer à l'affût, tout au long du traitement et plusieurs mois après sa cessation, de signes cliniques et biologiques d'infection active par le VHB. En cas de réactivation du VHB, on doit mettre fin au traitement par CIMZIA et amorcer un traitement antiviral efficace étayé par un traitement de soutien approprié. On ignore dans quelle mesure il est sûr de reprendre un traitement anti-TNF après que la réactivation virale aura été maîtrisée. La reprise du traitement par CIMZIA dans un tel contexte commande la prudence et une étroite surveillance du patient.
Réactions hématologiques
On a signalé de rares cas de pancytopénie, y compris d'anémie aplasique, chez des patients sous anti-TNF. Des effets indésirables de nature hématologique, notamment des cytopénies ayant une portée médicale (p. ex. leucopénie, pancytopénie, thrombocytopénie), ont été signalés occasionnellement pendant un traitement par CIMZIA, mais le lien de cause à effet demeure nébuleux. La prescription de CIMZIA à des patients qui sont ou ont déjà été aux prises avec des anomalies hématologiques notables commande la prudence. On doit demander à tous les patients traités par CIMZIA de consulter un médecin sans délai en présence de signes ou de symptômes évocateurs de dyscrasie ou d'infection (p. ex. fièvre persistante, hématome, hémorragie, pâleur).
On envisagera de mettre fin au traitement par CIMZIA en présence d'anomalies hématologiques notables prouvées.
Réactions neurologiques
La prise d'anti-TNF, classe dont CIMZIA fait partie, a été associée à de rares cas d'apparition ou d'aggravation de symptômes cliniques et/ou de signes radiographiques de maladie démyélinisante du système nerveux central, dont la sclérose en plaques, et de maladie démyélinisante du système nerveux périphérique, dont le syndrome de Guillain-Barré. La prescription de CIMZIA à un patient aux prises avec des troubles démyélinisants du système nerveux central ou du système nerveux périphérique préexistants ou d'apparition récente commande la prudence. On a signalé la survenue de troubles neurologiques, notamment l'épilepsie, la névrite optique et la neuropathie périphérique, chez des patients traités par CIMZIA, mais le lien de cause à effet demeure nébuleux.
Emploi avec d'autres agents biologiques
On n'a pas mené d'étude sur l'emploi de CIMZIA en association avec d'autres agents biologiques. Toutefois, on a noté une hausse du risque d'infections graves lors d'essais cliniques sur l'utilisation d'autres anti-TNF en association avec l'anakinra ou l'abatacept, le tout en l'absence d'effets bénéfiques supplémentaires. Vu la nature des effets indésirables qui se sont produits, il est possible que la prise concomitante de CIMZIA et d'autres agents de rémission biologiques donne lieu à des effets toxiques semblables à ceux de ces traitements d'association. Dans ces circonstances, l'utilisation de CIMZIA en association avec d'autres agents de rémission biologiques n'est pas recommandée (voir INTERACTIONS MÉDICAMENTEUSES).
Changement d’agent de rémission biologique
Lorsqu’on passe d’un agent de rémission biologique à un autre, il faut continuer de surveiller les patients en vue du dépistage des signes d’infection.
Intervention chirurgicale
Les données sur l’innocuité de CIMZIA chez les patients devant subir une intervention chirurgicale sont limitées. Si une telle intervention est planifiée, on doit tenir compte de la demi-vie du certolizumab pegol qui est de 14 jours. Le patient qui doit être opéré pendant le traitement par CIMZIA doit être suivi de près pour déceler tout signe d’infection, et des mesures appropriées doivent être prises le cas échéant.
Hypersensibilité
Les symptômes suivants, qui peuvent dénoter une réaction d'hypersensibilité, ont été rarement signalés après l'administration de CIMZIA à des patients : œdème de Quincke, dyspnée, hypotension, rash, maladie sérique, urticaire, étourdissements, bouffées de chaleur, sensation de brûlure pulmonaire et gonflement de la gorge et de la luette. Certaines de ces réactions sont survenues après l’administration de la première dose de CIMZIA. Si ces réactions se produisent, on doit cesser l'administration de CIMZIA et instaurer le traitement approprié. On ne dispose pas de données sur les risques associés à l'utilisation de CIMZIA chez des patients qui ont eu une
réaction d'hypersensibilité sévère à un autre anti-TNF, mais la prudence est de rigueur en pareil cas.
Sensibilité au latex
Le protecteur d'aiguille à l'intérieur du capuchon amovible de la seringue préremplie CIMZIA et de l'auto-injecteur prérempli contient 7% d'un dérivé de latex de caoutchouc naturel. Le protecteur d'aiguille à l'intérieur du capuchon amovible n'entrera pas en contact direct avec le patient ou l'administrateur de l'injection. Néanmoins, un risque potentiel de réactions d'hypersensibilité ne peut être complètement exclu chez les personnes sensibles au latex (voir PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT).
Auto-immunité
Des auto-anticorps peuvent se former au cours du traitement par CIMZIA. Si des symptômes évoquant un syndrome pseudolupique apparaissent chez un patient sous CIMZIA, il convient de cesser le traitement (voir EFFETS INDÉSIRABLES, Aperçu des effets indésirables du médicament, Auto-anticorps).
Vaccination
Les patients traités par CIMZIA peuvent recevoir des vaccins, à l’exception des vaccins à virus vivant ou vivant-atténué. On ne dispose pas de données sur la réponse aux vaccins vivants ni sur la transmission secondaire d'infections par des vaccins vivants chez les patients traités par CIMZIA. On ne doit pas administrer de vaccin à virus vivant ou atténué à un patient qui reçoit CIMZIA.
Dans le cadre d’un essai avec placebo mené chez des patients atteints de polyarthrite rhumatoïde, aucune différence de la réponse des anticorps n’a été constaté entre le groupe traité par CIMZIA et le groupe placebo lorsque les vaccins polysaccharidique pneumococcique et antigrippal étaient administrés en association avec CIMZIA. Une proportion comparable de patients ont développé des taux protecteurs d’anticorps dans les deux groupes; on a toutefois noté une plus faible réponse humorale chez les patients qui recevaient CIMZIA en concomitance avec du méthotrexate par rapport à ceux qui recevaient CIMZIA seul. On ignore cependant la portée clinique de cette observation. CIMZIA n’inhibe pas la réponse immunitaire humorale aux vaccins polysaccharidique pneumococcique et antigrippal.
Immunodépression
Comme le TNF est un médiateur inflammatoire et un modulateur de l'immunité cellulaire, il est possible que les anti-TNF tel CIMZIA diminuent les défenses de l'hôte contre les infections et les cancers. On ne comprend pas à fond les répercussions de CIMZIA sur l'apparition et l'évolution d'un cancer ainsi que d'infections actives ou chroniques. L'emploi de CIMZIA chez les patients sévèrement immunodéprimés n'a pas fait l'objet d'études en bonne et due forme (voir EFFETS INDÉSIRABLES, Aperçu des effets indésirables du médicament, Infections, Tuberculose et infections opportunistes, Cancers).
Épreuves de laboratoire
On a décelé une interférence avec certains tests de la coagulation chez des patients traités par CIMZIA. En effet, le certolizumab pegol pourrait fausser à la hausse le temps de céphaline activé (aPTT) chez des patients exempts d'anomalies de la coagulation. Rien ne permet de croire que CIMZIA a un effet sur la coagulation in vivo. Chez un patient traité par CIMZIA, on doit choisir avec soin la méthode d'évaluation de la coagulation (voir INTERACTIONS MÉDICAMENTEUSES, Effets du médicament observés au cours des épreuves de laboratoire).
Carcinogenèse et mutagenèse
On ne s'est pas livré à des études à long terme chez l'animal pour évaluer le pouvoir cancérigène de CIMZIA. Le certolizumab pegol ne s'est pas révélé génotoxique lors du test d'Ames, d'une étude des aberrations chromosomiques dans des lymphocytes de sang périphérique humain ni du test du micronoyau sur moelle osseuse de souris.
Populations particulières
Régistre des grossesse :
On a créé un registre afin de surveiller l’issue des grossesses des femmes enceintes exposées à CIMZIA. Pour obtenir de plus amples renseignements, patientes et professionnels de la santé peuvent communiquer avec l’équipe responsable de l’AutoImmune Diseases Study, une étude menée par l’Organization of Teratology Information Specialists (OTIS) dans le cadre du programme MotherToBaby Pregnancy Studies, au 1-877-311-8972, ou visiter le http://mothertobaby.org/pregnancy-studies/.
Femmes aptes à procréer et Femmes enceintes :
Une analyse a été réalisée sur plus de 500 grossesses signalées de manière prospective avec des résultats connus, la majorité provenant de la surveillance post-commercialisation, et la plupart d'entre elles ont été exposées à CIMZIA au cours du premier trimestre. Sur la base de cette analyse, l'occurrence observée de malformations congénitales majeures et de fausses couches n'était pas supérieure à la fréquence des malformations congénitales majeures et des fausses couches dans la population générale. Ces données doivent être interprétées avec prudence en raison de limitations telles que des informations incomplètes et une sous-déclaration.
Une étude de pharmacocinétique clinique menée auprès de 16 femmes exposées au CIMZIA durant le troisième trimestre de la grossesse (voir Partie II, PHARMACOLOGIE DÉTAILLÉE, Populations et états pathologiques particuliers) a montré des concentrations faible ou indétectable de certolizumab pegol dans le sang des nourrissons (LQ : 0,032 mcg / ml). CIMZIA devrait être utilisé pendant la grossesse uniquement si cela est clairement nécessaire.
Toutes les femmes en âge de procréer qui ont été prescrites à CIMZIA doivent discuter de la contraception avec leur médecin et une contraception adéquate doit être conseillée. L'élimination du certolizumab pegol peut prendre jusqu'à 5 mois et doit être prise en compte dans les consultations pré-grossesse.
Vaccination des nourrissons :
Administrés durant la grossesse, les anti-TNF pourraient altérer la réponse immunitaire chez le nouveau-né. On ignore la portée clinique de concentrations faibles ou inférieures à la LQ de ces agents pour les nourrissons exposés in utero. Au cours d’une étude pharmacocinétique clinique (voir la partie II, PHARMACOLOGIE DÉTAILLÉE, Populations et états pathologiques particuliers) un nourrisson présentait un taux mesurable de CIMZIA à la naissance et aucun nourrisson ne présentait de taux mesurables de CIMZIA à la semaine 4 et à la semaine 8. Par conséquent, Il faut soupeser les bienfaits de la vaccination et le risque théorique lié à l’administration de vaccins vivants ou de vaccins vivants atténués aux nourrissons exposés à CIMZIA in utero.
Données précliniques :
Les études chez l'animal utilisant un anticorps murin homologue n'ont pas révélé de toxicité sur la reproduction (voir Partie II, TOXICOLOGIE, Toxicité pour la reproduction et le développement). Des études in vitro ont démontré un transfert minimal ou indétectable de CIMZIA à travers le placenta humain.
Femmes qui allaitent :
Lors d’une étude pharmacocinétique clinique menée auprès de 17 femmes allaitantes traitées par CIMZIA de faibles concentrations de certolizumab pegol ont été observées dans le lait maternel par rapport aux concentrations observées dans le système maternel (voir la partie II, PHARMACOLOGIE DÉTAILLÉE, Populations et états pathologiques particuliers). Dans une autre étude de pharmacocinétique clinique la concentration de certolizumab pegol plasmatique n'était pas mesurables chez 9 nourrissons allaités 4 semaines après l'accouchement (voir la partie II, PHARMACOLOGIE DÉTAILLÉE, Populations et états pathologiques particuliers). L’utilisation de CIMZIA pourrait être envisagé durant l’allaitement.
Enfants et adolescents (< 18 ans) : On n'a pas établi l'innocuité et l'efficacité de CIMZIA chez les enfants et les adolescents.
Personnes âgées (≥ 65 ans) : On n'a pas réalisé d'essais cliniques portant précisément sur les personnes âgées. Cela dit, comme l'incidence des infections est plus élevée dans la population âgée que dans la population générale, la prudence est de rigueur lors du traitement d'une personne âgée.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les effets indésirables les plus graves (voir MISES EN GARDE ET PRÉCAUTIONS) ont été :
- les infections graves;
- les cancers; et
- l'insuffisance cardiaque.
Polyarthrite rhumatoïde
Les données ci-après sont tirées de l'exposition à CIMZIA (certolizumab pegol) de 2367 patients atteints de polyarthrite rhumatoïde, dont 2030 ont été exposés au médicament pendant au moins 6 mois, 1663, pendant au moins 1 an et 282, pendant au moins 2 ans; chez 1774 de ces sujets, l'exposition a eu lieu dans le cadre d'essais comparatifs rigoureux. CIMZIA a essentiellement fait l'objet d'essais avec placebo et d'études de suivi à long terme. L'âge médian de la population des essais avec placebo était de 53 ans au moment de l'admission; environ 80 % des sujets étaient des femmes, 93 % étaient caucasiens et tous souffraient de polyarthrite rhumatoïde active depuis une médiane de 6,2 ans. La plupart des patients ont reçu la dose recommandée de CIMZIA ou une dose plus forte.
Les effets indésirables les plus fréquents, signalés chez un plus grand nombre de sujets des groupes CIMZIA dans tous les essais avec placebo (différence ≥ 2 %) ont été les infections des voies respiratoires supérieures (CIMZIA : 17,6 %, placebo : 9,4 %), les infections des voies respiratoires inférieures et des poumons (CIMZIA : 5,6 %, placebo : 3,4 %), les signes et les symptômes touchant l'appareil locomoteur et le tissu conjonctif (CIMZIA : 6,7 %, placebo : 4,2 %), les infections herpétiques (CIMZIA : 3,6 %, placebo : 1,2 %), les rashs, les éruptions et les exanthèmes (CIMZIA : 4,0 %, placebo : 1,3 %) et les troubles vasculaires hypertensifs (CIMZIA : 5,1 %, placebo : 1,2 %).
Le pourcentage de patients ayant cessé le traitement en raison d'effets indésirables pendant les essais de phase III avec placebo sur la polyarthrite rhumatoïde s'est établi à 5 % chez les patients traités par CIMZIA et à 2,5 % chez les témoins sous placebo. Les effets indésirables ayant le plus souvent conduit à l'arrêt du traitement par CIMZIA ont été les infections tuberculeuses (0,5 %) ainsi que la pyrexie, l'urticaire, la pneumonie et le rash (0,3 %).
Décès
Lors des essais avec placebo, sont décédés neuf des 1774 patients (0,51 %) qui ont reçu CIMZIA à n'importe quelle dose, par comparaison à un des 647 patients (0,15 %) qui ont reçu un placebo. Les événements mortels les plus fréquents chez les patients sous CIMZIA étaient de nature cardiovasculaire et/ou infectieuse. Tous les décès d'origine cardiovasculaire sont survenus chez des patients qui avaient des antécédents de troubles cardiovasculaires.
Dans l'ensemble des essais avec placebo et des essais ouverts portant sur la polyarthrite rhumatoïde, on a enregistré 28 décès dans un groupe de patients dont l'exposition à CIMZIA totalisait 3218,0 années-patients (un décès pour 115 années-patients) et un décès dans un groupe de témoins dont l'exposition au placebo totalisait 224,9 années-patients (un décès pour 225 années-patients). Les événements mortels les plus fréquents chez les patients sous CIMZIA étaient de nature cardiovasculaire (principalement chez des patients qui y étaient prédisposés) et/ou de nature infectieuse.
Infections
L'incidence des primo-infections lors des essais cliniques avec placebo sur la polyarthrite rhumatoïde a été de 0,91 par année-patient chez l'ensemble des sujets traités par CIMZIA et de 0,72 par année-patient chez les sujets sous placebo. Il s'agissait principalement d'infections des voies respiratoires supérieures et inférieures de même que d'infections herpétiques et urinaires.
Lors des essais avec placebo, on a dénombré plus de cas de réactions indésirables prenant la forme de primo-infections graves dans les groupes CIMZIA que dans les groupes placebo (0,06 par année-patient pour l'ensemble des patients sous CIMZIA, tous groupes posologiques confondus, vs 0,02 par année-patient dans les groupes placebo). Le taux d'infections graves s'est établi à 0,06 par année-patient dans le groupe 200 mg toutes les 2 semaines et à 0,04 dans le groupe 400 mg toutes les 4 semaines. Étaient considérés comme des infections graves la tuberculose, la pneumonie, la cellulite, la pyélonéphrite et l'érysipèle. Dans le groupe placebo, aucune infection grave n'est survenue chez plus d’un sujet. Rien n'indique que le risque d'infection augmente au fil de l'exposition au médicament (voir MISES EN GARDE ET PRÉCAUTIONS, Mises en garde et précautions importantes).
Tuberculose et infections opportunistes
Au cours des essais avec placebo et des essais ouverts portant sur la polyarthrite rhumatoïde, on a répertorié 36 cas de tuberculose chez les sujets traités par CIMZIA alors qu'aucun cas n'a été répertorié chez les témoins sous placebo. La majorité des cas se sont produits dans des pays où la tuberculose sévit à un taux endémique. Les tuberculoses étaient de nature miliaire, lymphatique, péritonéale et pulmonaire. On fait état de rares cas mortels de tuberculose. Par ailleurs, on a également signalé de rares cas d'infections opportunistes pendant les essais cliniques évoqués précédemment (voir MISES EN GARDE ET PRÉCAUTIONS, Mises en garde et précautions importantes, Infections graves).
Cancers
Au total, 12 cancers ont été recensés lors des essais avec placebo. Onze patients (0,6 %) parmi les 1774 qui recevaient CIMZIA et un patient (0,2 %) parmi les 647 qui recevaient un placebo ont développé un cancer. Dans le cadre des essais comparatifs et non comparatifs, 30 cancers ont été répertoriés dans un groupe de 2367 patients sous CIMZIA.
Lymphomes
Dans l'ensemble des essais avec placebo et des essais ouverts portant sur la polyarthrite rhumatoïde, on a répertorié trois cas de lymphome chez les sujets traités par CIMZIA (un cas lors des essais avec placebo et deux lors des essais ouverts), ce qui correspond à un taux de 0,09 (0,02-0,27)/100 années-patients dans un groupe de 2367 patients. Aucun cas de lymphome n'a été signalé chez les 647 patients ayant reçu un placebo.
Cancers autres qu'un lymphome
Lors des essais avec placebo sur la polyarthrite rhumatoïde, huit patients (0,045 %) sous CIMZIA et un patient (0,2 %) sous placebo ont développé un cancer autre qu'un lymphome ou un cancer de la peau non mélanique.
Dans l'ensemble des essais avec placebo et des essais ouverts portant sur la polyarthrite rhumatoïde, 20 cas de cancers autres qu'un lymphome et de cancers de la peau non mélaniques ont été rapportés, ce qui correspond à un taux (intervalle de confiance à 95 %) de 0,61 (0,37-0,94)/100 années-patients dans un groupe de 2367 patients sous CIMZIA, et un cancer (cancer de la vessie), ce qui correspond à un taux de 0,41 (0,01-2,27)/100 années-patients dans un groupe de 647 patients sous placebo. Au nombre des cancers répertoriés figuraient un cancer endocrinien, cinq cancers de l'appareil digestif, deux cancers du sein, un cancer hépatobiliaire, sept cancers de l'appareil reproducteur, deux cancers du rein ou de l'appareil urinaire, un cancer des voies respiratoires et un cancer métastatique.
Cancers de la peau non mélaniques
Au cours des essais avec placebo sur la polyarthrite rhumatoïde, des cancers de la peau non mélaniques sont survenus chez deux patients (0,1 %) sous CIMZIA alors qu'aucun cas n'a été signalé parmi les témoins sous placebo. Au cours des essais comparatifs et non comparatifs, on a rapporté cinq cancers de la peau non mélaniques (six événements) (voir MISES EN GARDE ET PRÉCAUTIONS, Cancers).
Troubles cardiovasculaires
Au cours des essais avec placebo, le pourcentage de patients ayant présenté un événement figurant dans la classe de systèmes d'organes (CSO) des troubles cardiaques se chiffrait à 3,4 % chez les patients sous CIMZIA (1,60 événement/100 années-patients) et à 2,0 % chez les témoins sous placebo (1,23 événement/100 années-patients). On a signalé un événement grave dans la CSO des troubles cardiaques chez 16 patients sous CIMZIA (0,9 %; 1,63/100 années-patients) et chez trois témoins sous placebo (0,5 %; 1,69/100 années-patients).
Chez les sujets traités par CIMZIA, par comparaison aux sujets recevant un placebo, les événements cardiovasculaires les plus courants désignés par un terme de haut niveau dans toutes les CSO étaient les troubles vasculaires hypertensifs (5,1 % vs 1,2 %), les troubles de la fréquence et du rythme (1,0 % vs 0,2 %), les troubles ischémiques des artères coronaires (0,7 % vs 0,3 %), les embolies et les thromboses périphériques (0,6 % vs 0), et les arythmies supraventriculaires (0,6 % vs 0,5 %). Dans le groupe des sujets traités par CIMZIA, on a signalé un accident vasculaire cérébral chez quatre patients (0,2 %) et une ischémie cérébrale transitoire chez quatre patients (0,2 %), alors qu'au sein du groupe des patients recevant un placebo, un accident vasculaire cérébral a été signalé chez un patient (0,2 %). On a rapporté un cas d'embolie pulmonaire chez les sujets sous CIMZIA et un cas chez les témoins sous placebo. Trois patients sous CIMZIA ont présenté un événement hypertensif, soit deux cas d'hypertension vasculaire et un cas d'hypertension maligne, par comparaison à aucun patient du groupe placebo.
Insuffisance cardiaque
Lors des essais avec placebo, on a recensé un cas d'insuffisance cardiaque (0,1 %) (0,11 pour 100 années-patients) dans le groupe des sujets traités par CIMZIA, comparativement à aucun cas dans le groupe des sujets sous placebo. Lors des essais ouverts portant sur la polyarthrite rhumatoïde, on a rapporté six autres cas (0,3 %) d'insuffisance cardiaque (l'insuffisance
cardiaque était le principal événement), et de ces patients, trois sont morts. Tous les patients atteints d'insuffisance cardiaque présentaient d'autres facteurs de risque des maladies cardiaques.
Lors des essais avec placebo et des essais ouverts, le taux d'incidence de l'insuffisance cardiaque se chiffrait à 0,18 pour 100 années-patients (voir MISES EN GARDE ET PRÉCAUTIONS, Insuffisance cardiaque).
Foie
Au cours des essais avec placebo sur la polyarthrite rhumatoïde, on a observé une hausse de l'ALAT chez 2,6 % des sujets sous CIMZIA et 2,3 % des sujets sous placebo, et une hausse de l'ASAT chez 1,9 % des sujets sous CIMZIA et des sujets sous placebo. Des effets indésirables de nature hépatique sont survenus chez 1,7 % des sujets sous CIMZIA et 1,1 % des sujets sous placebo. Dans l'ensemble des essais avec placebo et des essais ouverts portant sur la polyarthrite rhumatoïde, on a enregistré une incidence d'effets indésirables hépatiques de 2,07 pour 100 années-patients chez les sujets sous CIMZIA, comparativement à 2,87 pour 100 années-patients au cours des essais avec placebo sur la polyarthrite rhumatoïde.
Auto-anticorps
Au cours des essais avec placebo sur la polyarthrite rhumatoïde, on n'a pas observé de hausse cliniquement notable des anticorps antinucléaires (AAN) ni des anticorps anti-ADN à double brin chez les patients traités par CIMZIA, quelle que soit la dose. Parmi les sujets dont les titres d'AAN étaient nuls au départ, un passage à la positivité s'est opéré chez 16,7 % des patients sous CIMZIA, contre 12,0 % des sujets sous placebo. Compte tenu de la différence d'exposition entre les deux groupes, CIMZIA n'accroît pas le risque de formation d'AAN. Dans les essais avec placebo comme dans les études de suivi à long terme portant sur la polyarthrite rhumatoïde, on a dénombré trois cas de syndrome pseudolupique, et un des patients visés avait des symptômes de lupus avant le traitement par CIMZIA. D'autres rares cas d'affections à médiation immunitaire ont été rapportés, mais on ignore s'il existe un lien de cause à effet avec CIMZIA. De même, on ignore l'effet d'un traitement à long terme par CIMZIA sur le développement de maladies auto-immunes.
Immunogénicité
Le pourcentage global de porteurs d'anticorps anti-CIMZIA décelables lors d'au moins une évaluation s'est établie à 7 % lors des essais de phase III avec placebo sur la polyarthrite rhumatoïde. Environ le tiers (3 %) de ces patients étaient porteurs d'anticorps neutralisants in vitro. La formation d'anticorps a été moins fréquente chez les sujets qui recevaient un immunosuppresseur (méthotrexate) en concomitance que chez ceux qui ne prenaient pas d'immunosuppresseur au départ. La formation d'anticorps était associée à une baisse de la concentration plasmatique du médicament et à une réduction de l'efficacité de ce dernier. On n'a pas observé de lien entre la formation d'anticorps et l'apparition d'effets indésirables.
Les données rendent compte du pourcentage de patients chez qui la recherche d'anticorps anti-certolizumab pegol par la technique ELISA a donné des résultats positifs; du coup, elles dépendent fortement de la sensibilité et de la spécificité du test. En outre, plusieurs facteurs
peuvent influer sur la fréquence de détection d'anticorps, notamment la manipulation de l'échantillon, le moment du prélèvement, les traitements médicamenteux concomitants et la maladie sous-jacente. Aussi ne peut-on pas comparer la fréquence des anticorps dirigés contre le certolizumab pegol à la fréquence des anticorps dirigés contre d'autres anti-TNF.
Rhumatisme psoriasique
On a étudié CIMZIA chez 409 patients atteints de rhumatisme psoriasique dans le cadre d’un essai avec placebo de 24 semaines, mené à double insu, qui a été suivi d’une période de traitement par CIMZIA à l’insu de la dose administrée (de la 24e à la 48e semaine) et d’une période de traitement en mode ouvert (de la 48e à la 158e semaine). Le profil d’innocuité démontré par CIMZIA chez les patients atteints de rhumatisme psoriasique était conforme à celui qui a été observé chez les patients atteints de polyarthrite rhumatoïde et à l’expérience acquise antérieurement avec CIMZIA, sauf que les participants à l’essai dans le rhumatisme psoriasique ont été plus nombreux à signaler une neutropénie, une cellulite, une pneumonie et des élévations des enzymes hépatiques (voir Effets indésirables du médicament observés au cours des essais cliniques, Tableau 3).
De plus, deux décès (arrêt cardiaque, mort subite) ont été signalés au cours de la période de traitement à double insu de 24 semaines. Quatre autres patients sont morts (cancer du sein, infarctus du myocarde, sepsis, lymphome) après avoir achevé la période de traitement à double insu de 24 semaines (c.-à-d. durant la période de traitement par CIMZIA à l’insu de la dose administrée ou la période de traitement en mode ouvert). Trois des décès (sepsis [des épreuves de laboratoire ont révélé la présence de Klebsiella pneumoniae et de Pseudomonas aeuriginosa], lymphome, mort subite) ont été considérés comme étant à tout le moins possiblement liés.
Durant la période de traitement à double insu de 24 semaines, les effets indésirables graves survenus plus souvent chez les patients traités par CIMZIA ont été les infections, notamment la bronchopneumonie, le zona, la pneumonie et la bronchite, la pleurésie, l’élévation des enzymes hépatiques et le lupus érythémateux cutané.
Deux cas de cancer (cancer du col de l’utérus [groupe de traitement par CIMZIA], cancer du sein [groupe placebo]) ont été signalés durant la période de traitement à double insu de 24 semaines. Quatre autres cas de cancer (cancer du sein [2 cas], lymphome, néoplasie thyroïdienne) ont été rapportés après la fin de la période de traitement à double insu de 24 semaines (c.-à-d. durant la période de traitement par CIMZIA à l’insu de la dose administrée ou la période de traitement en mode ouvert).
Au cours de la période de traitement à double insu de 24 semaines, la fréquence des effets indésirables survenus durant le traitement ayant mené à l’arrêt permanent du traitement s’est établie à 3 % pour l’ensemble des patients traités par CIMZIA et à 1,5 % dans le groupe placebo.
Tout au long de la période de traitement à double insu de 24 semaines et des périodes qui ont suivi (traitement par CIMZIA à l’insu de la dose administrée et traitement en mode ouvert), les femmes ont signalé presque deux fois plus d’effets indésirables que les hommes.
Immunogénicité
Le pourcentage global de porteurs d'anticorps anti-CIMZIA décelables lors d'au moins une évaluation s'est établie à 11,7 % à la 24e semaine lors de l’essai de phase III avec placebo sur le rhumatisme psoriasique. La formation d’anticorps était associée à une baisse de la concentration plasmatique du médicament. La fréquence des arrêts de traitement attribuables à des effets indésirables survenus durant le traitement ne variait pas selon que les patients étaient ou non porteurs d’anticorps anti-CIMZIA. La fréquence des effets indésirables graves était plus élevée chez les porteurs d’anticorps anti-CIMZIA que chez les non-porteurs (11,1 % vs 6,1 %). Cela dit, le nombre de patients chez qui des anticorps anti-CIMZIA ont été décelés au cours de cet essai n’était pas suffisamment élevé pour qu’on puisse tirer des conclusions valides sur les effets de la formation d’anticorps sur l’efficacité et l’innocuité de CIMZIA.
Spondylarthrite ankylosante
On a étudié CIMZIA chez 325 patients atteints de spondylarthrite axiale, dont une majorité de cas de spondylarthrite ankylosante, dans le cadre d’un essai avec placebo de 24 semaines mené à double insu (essai AS-1), qui a été suivi d’une période de traitement par CIMZIA à l’insu de la dose administrée (de la 24e à la 48e semaine) et d’une période de traitement en mode ouvert (de la 48e à la 158e semaine). Le profil d’innocuité démontré par CIMZIA chez les patients traités par cet agent durant l’essai AS-1 était conforme à celui qui a été observé chez les patients atteints de polyarthrite rhumatoïde et à l’expérience acquise antérieurement avec CIMZIA, sauf qu’un plus grand nombre de patients a signalé des hausses de la créatine-phosphokinase (CPK). Celles-ci étaient pour la plupart légères ou modérées, et de nature passagère. On ne connaît pas la portée clinique de cette manifestation qui, par ailleurs, n’a mené dans aucun cas à l’arrêt du traitement.
Aucun décès n’a été signalé durant la période de traitement à double insu de 24 semaines, ni après la fin de cette période (c.-à-d. durant la période de traitement par CIMZIA à l’insu de la dose administrée ou la période de traitement en mode ouvert).
Durant la période de traitement à double insu de 24 semaines, les effets indésirables graves survenus plus souvent chez les patients traités par CIMZIA ont été les infections, notamment l’appendicite et la candidose œsophagienne, l’occlusion de la veine rétinienne et l’hypersensibilité.
Aucun cas de cancer n’a été signalé durant la période de traitement à double insu de 24 semaines. On a rapporté deux nodules pulmonaires durant la période de traitement par CIMZIA à l’insu de la dose administrée et la période de traitement en mode ouvert. Les nodules n’étaient pas néoplasiques, ont été considérés non graves et non liés au médicament, et n’ont donné lieu à aucune modification du traitement médicamenteux.
Au cours de la période de traitement à double insu de 24 semaines, la fréquence des effets indésirables survenus durant le traitement ayant mené à l’arrêt permanent du traitement s’est établie à 2,2 % pour l’ensemble des patients traités par CIMZIA et à 1,9 % dans le groupe placebo.
Immunogénicité
Le pourcentage global de porteurs d'anticorps anti-CIMZIA décelables lors d'au moins une évaluation s'est établi à 4,4 % à la 24e semaine lors de l’essai AS-1. Par ailleurs, 5,9 % des patients atteints de spondylarthrite ankylosante présentaient des anticorps anti-CIMZIA décelables lors d'au moins une évaluation. La formation d’anticorps était associée à une baisse de la concentration plasmatique du médicament. Cela dit, le nombre de patients chez qui des anticorps anti-CIMZIA ont été décelés au cours de cet essai n’était pas suffisamment élevé pour qu’on puisse tirer des conclusions valides sur les effets de la formation d’anticorps sur l’efficacité et l’innocuité de CIMZIA.
Spondylarthrite axiale non radiographique
L’utilisation de CIMZIA a été étudiée chez 317 patients atteints de spondylarthrite axiale non radiographique montrant des signes objectifs d’inflammation mis en évidence par leur taux élevé de protéine C-réactive et/ou par des clichés d’imagerie par résonance magnétique (IRM) (nr-axSpA-1). Lorsqu’il a été employé chez des patients atteints de spondylarthrite axiale non radiographique, CIMZIA a montré un profil d’innocuité conforme à celui observé chez des patients atteints de SA et à l’expérience acquise antérieurement avec agent.
Immunogénicité
Au cours de l’essai contrôlé par placebo sur la spondylarthrite axiale non radiographique, les chercheurs ont utilisé pour la première fois un test d’immunogénicité plus sensible et plus sélectif. Le taux de séropositivité à l’égard des anticorps dirigés contre CIMZIA s’y chiffrait en effet à 97 % (248/255 patients) au terme d’un traitement d’une durée maximale de 52 semaines. Parmi ces patients, 12,5 % (31/248) affichaient des titres élevés d’anticorps (≥ 1024), lesquels ont été associés à une diminution des concentrations plasmatiques de certolizumab pegol, sans toutefois avoir d’effet négatif observable sur l’efficacité du traitement. Des anticorps neutralisants dirigés contre CIMZIA ont été détectés chez 22 % (54/248) des patients séropositifs à l’égard des anticorps anti-CIMZIA.
Psoriasis en plaques
L’emploi de CIMZIA a été étudié chez 1112 patients atteints de psoriasis en plaques modéré ou sévère dans le cadre d’essais comparatifs menés en mode ouvert sur des périodes atteignant 18 mois. Le profil d'innocuité observé dans les essais impliquant des patients atteints de psoriasis était conforme au profil d'innocuité observé chez les patients atteints d'arthrite rhumatoïde (voir la section sur l'arthrite rhumatoïde ci-dessus). Le profil d’innocuité de CIMZIA administré à raison de 200 ou de 400 mg toutes les 2 semaines est généralement semblable avec quelques exceptions.
À la 16e semaine des essais cliniques comparatifs, la fréquence des effets indésirables graves s’est établie respectivement à 5,3% pour 400 mg de CIMZIA toutes les deux semaines, 1,7% pour 200 mg de CIMZIA toutes les deux semaines, et 3,7% pour le placebo. Les effets indésirables graves qui sont survenus pendant cette période chez plus d'un patient recevant
CIMZIA et chez aucun patient recevant un placebo, incluaient une gastro-entérite, une contusion et une arthrose.
Au cours de la période de traitement à double insu de 16 semaines, la fréquence des effets indésirables liés au traitement qui ont entraîné un arrêt définitif était de 1,5% dans tout le groupe traiter avec CIMZIA et de 1,4% dans le groupe traité avec le placebo.
Infections
La fréquence des infections graves était de 0,02 par année-patient chez les patients recevant CIMZIA. Aucune infection grave n’est survenue dans le groupe placebo. Il n’y a aucune preuve que l’exposition continue au médicament entraîne une augmentation de la fréquence d’infection au fil du temps (voir MISES EN GARDE ET PRÉCAUTIONS, Mises en garde et précautions importantes).
Insuffisance cardiaque
Dans le cadre des études contrôlées par placebo, le taux d’incidence de l’insuffisance cardiaque s’est chiffré à 0,21 par 100 années-patients chez l’ensemble de patients traités par CIMZIA. Aucun cas n’a été rapporté chez les patients ayant reçu le placebo (voir MISES EN GARDE ET PRÉCAUTIONS, Insuffisance cardiaque).
Immunogénicité
Au cours des essais cliniques de phase III comportant une comparaison avec un placebo et un agent actif, on a décelé des anticorps dirigés contre le certolizumab pegol à au moins une occasion entre le début et la 48e semaine de traitement chez 8,3 % (22/265) et 19,2 % (54/281) des patients qui avaient reçu CIMZIA toutes les 2 semaines à raison de 400 et 200 mg respectivement. Tous les sujets qui avaient des échantillons porteurs d’anticorps positifs qui pouvaient être évalués pour la présence d’anticorps neutralisant ont été confirmés positifs par la présence d’anticorps neutralisants chez les sujets (n=27) qui participaient aux essais PS-1 et PS-
- 2. La présence d’anticorps dirigés contre le certolizumab pegol a été associée à une baisse de la concentration plasmatique du médicament ainsi qu’à une diminution de l’efficacité. Il ne semble pas y avoir d'association entre le développement d'anticorps anti-certolizumab pegol et le profil d’innocuité, mais le nombre de patients avec anticorps était insuffisant pour tirer des conclusions valables.
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’estimation des taux.
Dans le Tableau 1 sont répertoriés les effets indésirables signalés à une fréquence d'au moins 1 %, par rapport aux témoins sous placebo, chez les patients traités par CIMZIA à 200 mg toutes les 2 semaines, en concomitance avec le méthotrexate, lors des essais de phase III avec placebo sur la polyarthrite rhumatoïde. Dans le Tableau 2 sont répertoriés les effets indésirables signalés à une fréquence d'au moins 1 %, par rapport aux témoins sous placebo, chez les patients traités par CIMZIA à 400 mg toutes les 4 semaines, sans méthotrexate, lors des essais de phase III avec placebo sur la polyarthrite rhumatoïde. Dans le Tableau 3 sont répertoriés les effets indésirables signalés à une fréquence d’au moins 1 % chez les patients traités par CIMZIA à 200 mg toutes les 2 semaines ou à 400 mg toutes les 4 semaines, et à une fréquence plus élevée chez ces patients que chez les patients sous placebo, lors de l’essai de phase III avec placebo sur le rhumatisme psoriasique. Dans le Tableau 4 sont répertoriés les effets indésirables signalés à une fréquence d’au moins 1 % chez les patients traités par CIMZIA à 200 mg toutes les 2 semaines ou à 400 mg toutes les 4 semaines, et à une fréquence plus élevée chez ces patients que chez les patients sous placebo, lors de l’essai de phase III AS-1 avec placebo. Le Tableau 5 rend compte des effets indésirables signalés chez au moins 1 % des patients traités par CIMZIA à raison de 200 mg toutes les deux semaines et à une fréquence plus élevée que chez les témoins ayant reçu un placebo pendant les 52 semaines qu’a duré l’essai de phase III contrôlé par placebo sur la spondylarthrite axiale non radiographique. Le Tableau 6 résume les effets indésirables rapportés chez au moins 1 % des membres des groupes recevant CIMZIA à raison de 200 et 400 mg toutes les deux semaines, et à une fréquence plus élevée chez ces patients que chez les patients recevant le placebo au cours de la période de traitement de 16 semaines de phase III des essais portant sur le psoriasis en plaques (PS-1, PS-2, and PS-3).
Tableau 1: Effets indésirables signalés chez ≥ 1 % des patients traités par CIMZIA à 200 mg toutes les 2 semaines dans les essais de phase III avec placebo sur la polyarthrite rhumatoïde, avec traitement concomitant par le méthotrexate
| Principale classe de systèmes d'organes Effet indésirable (terme privilégié) | Placebo + MTX (N = 324) n (%) | CIMZIA 200 mg T2S + MTX (N = 640) n (%) |
Affections hématologiques et du système lymphatique Éosinophilie Leucopénie | 3 (0,9) 4 (1,2) | 17 (2,7) 8 (1,3) |
| Affections oculaires Conjonctivite | 1 (0,3) | 8 (1,3) |
Affections gastro-intestinales Douleurs abdominales Douleurs abdominales hautes Diarrhée Dyspepsie Gastrite Mal de dents Vomissements | 1 (0,3) 1 (0,3) 5 (1,5) 7 (2,2) 0 (0,0) 3 (0,9) 3 (0,9) | 8 (1,3) 11 (1,7) 10 (1,6) 15 (2,3) 9 (1,4) 10 (1,6) 11 (1,7) |
| Troubles généraux et anomalies du site d'administration Fatigue | 7 (2,2) | 19 (3,0) |
| Principale classe de systèmes d'organes Effet indésirable (terme privilégié) | Placebo + MTX (N = 324) n (%) | CIMZIA 200 mg T2S + MTX (N = 640) n (%) |
Altération de la couleur au site d'injection Érythème au site d'injection Hématome au site d'injection Douleur au site d'injection Réaction au site d'injection Pyrexie | 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 6 (1,9) | 7 (1,1) 7 (1,1) 8 (1,3) 8 (1,3) 9 (1,4) 21 (3,3) |
Infections et infestations Bronchite Bronchite aiguë Herpès Grippe Rhinopharyngite Pharyngite Infection des voies respiratoires Infection virale des voies respiratoires Rhinite Sinusite Amygdalite Infection des voies respiratoires supérieures Infection virale | 4 (1,2) 4 (1,2) 1 (0,3) 7 (2,2) 4 (1,2) 3 (0,9) 0 (0,0) 2 (0,6) 2 (0,6) 3 (0,9) 1 (0,3) 7 (2,2) 0 (0,0) | 9 (1,4) 19 (3,0) 16 (2,5) 18 (2,8) 29 (4,5) 20 (3,1) 15 (2,3) 10 (1,6) 13 (2,0) 14 (2,2) 7 (1,1) 35 (5,5) 9 (1,4) |
Examens Prolongation du temps de céphaline activé Hausse du taux sanguin de phosphatase alcaline Hausse de la gamma-glutamyltransférase Hausse des enzymes hépatiques | 2 (0,6) 0 (0,0) 3 (0,9) 6 (1,9) | 12 (1,9) 7 (1,1) 10 (1,6) 14 (2,2) |
Troubles de l'appareil locomoteur et du tissu conjonctif Arthralgie Dorsalgie Douleurs dans les membres | 6 (1,9) 3 (0,9) 2 (0,6) | 16 (2,5) 23 (3,6) 8 (1,3) |
| Troubles du système nerveux Céphalées | 12 (3,7) | 31 (4,8) |
| Troubles psychiatriques Anxiété | 2 (0,6) | 10 (1,6) |
Troubles respiratoires, thoraciques et médiastinaux Toux Douleurs pharyngolaryngées | 2 (0,6) 0 (0,0) | 12 (1,9) 9 (1,4) |
| Troubles de la peau et du tissu sous-cutané Rash | 2 (0,6) | 20 (3,1) |
| Troubles vasculaires Hypertension | 4 (1,2) | 31 (4,8) |
T2S = toutes les 2 semaines, MTX = méthotrexate
Tableau 2: Effets indésirables signalés chez ≥ 1 % des patients traités par CIMZIA à 400 mg toutes les 4 semaines dans les essais de phase III avec placebo sur la polyarthrite rhumatoïde, sans traitement concomitant par le méthotrexate
| Principale classe de systèmes d'organes Effet indésirable (terme privilégié) | Placebo (N = 109) n (%) | CIMZIA 400 mg T4S (N = 111) n (%) |
Affections gastro-intestinales Diarrhée Sécheresse buccale Gastrite | 3 (2,8) 0 (0,0) 0 (0,0) | 8 (7,2) 2 (1,8) 2 (1,8) |
Troubles généraux et anomalies du site d'administration Douleurs thoraciques Rash au site d'injection Réaction au site d'injection | 1 (0,9) 0 (0,0) 2 (1,8) | 3 (2,7) 2 (1,8) 3 (2,7) |
Infections et infestations Grippe Sinusite Infection des voies respiratoires supérieures | 0 (0,0) 4 (3,7) 6 (5,5) | 5 (4,5) 6 (5,4) 10 (9,0) |
Lésion, empoisonnement et complications interventionnelles Morsure d'arthropode | 0 (0,0) | 2 (1,8) |
Examens Hausse du taux sanguin de créatine-phosphokinase Hausse de la gamma-glutamyltransférase Baisse de l'hémoglobine | 0 (0,0) 2 (1,8) 1 (0,9) | 4 (3,6) 3 (2,7) 2 (1,8) |
Troubles de l'appareil locomoteur et du tissu conjonctif Crampe musculaire Myalgie Ostéoporose Aggravation de la polyarthrite rhumatoïde | 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) | 3 (2,7) 2 (1,8) 2 (1,8) 2 (1,8) |
Troubles du système nerveux Étourdissements Céphalées | 1 (0,9) 9 (8,3) | 2 (1,8) 13 (11,7) |
| Troubles psychiatriques Dépression | 0 (0,0) | 3 (2,7) |
| Troubles de l'appareil reproducteur et des seins Ménométrorragie | 0 (0,0) | 2 (1,8) |
Troubles respiratoires, thoraciques et médiastinaux Congestion nasale Rhinopharyngite Pharyngite Congestion des voies respiratoires Congestion sinusale | 1 (0,9) 4 (3,7) 1 (0,9) 0 (0,0) 1 (0,9) | 2 (1,8) 6 (5,4) 3 (2,7) 2 (1,8) 4 (3,6) |
Troubles de la peau et du tissu sous-cutané Hypotrichose Prurit | 0 (0,0) 0 (0,0) | 2 (1,8) 3 (2,7) |
T4S = toutes les 4 semaines
Tableau 3: Effets indésirables signalés chez ≥ 1 % des patients traités par CIMZIA à 200 mg toutes les 2 semaines ou à 400 mg toutes les 4 semaines, et à une fréquence plus élevée chez ces patients que chez les patients sous placebo, lors de l’essai de phase III avec placebo sur le rhumatisme psoriasique
| Principale classe de systèmes d'organes Effet indésirable (terme privilégié) | Placebo (N = 136) n (%) | CIMZIA 200 mg T2S (N = 138) n (%) | CIMZIA 400 mg T4S (N = 135) n (%) |
Affections hématologiques et du système lymphatique Neutropénie | 0 (0,0) | 0 (0,0) | 4 (3,0) |
Affections gastro-intestinales Diarrhée | 0 (0,0) | 0 (0,0) | 2 (1,5) |
Troubles généraux et anomalies du site d'administration Fatigue Érythème au site d'injection Hématome au site d'injection Douleur au site d'injection Réaction au site d'injection | 1 (0,7) 0 (0,0) 0 (0,0) 2 (1,5) 1 (0,7) | 2 (1,4) 0 (0,0) 0 (0,0) 3 (2,2) 2 (1,4) | 2 (1,5) 2 (1,5) 3 (2,2) 1 (0,7) 4 (3,0) |
Infections et infestations Cellulite Grippe Rhinopharyngite Pharyngite Pneumonie Infection des voies respiratoires supérieures Infection vaginale | 0 (0,0) 1 (0,7) 3 (2,2) 0 (0,0) 0 (0,0) 3 (2,2) 0 (0,0) | 1 (0,7) 2 (1,4) 4 (2,9) 3 (2,2) 1 (0,7) 3 (2,2) 2 (1,4) | 2 (1,5) 2 (1,5) 2 (1,5) 2 (1,5) 2 (1,5) 4 (3,0) 0 (0,0) |
Examens Hausse de l’alanine-aminotransférase Hausse de l’aspartate- aminotransférase Hausse du taux sanguin de créatine-phosphokinase Hausse de la gamma- glutamyltransférase Hausse des enzymes hépatiques | 2 (1,5) 1 (0,7) 1 (0,7) 1 (0,7) 1 (0,7) | 4 (2,9) 3 (2,2) 2 (1,4) 2 (1,4) 5 (3,6) | 3 (2,2) 1 (0,7) 1 (0,7) 1 (0,7) 1 (0,7) |
| Troubles du système nerveux Céphalées | 0 (0,0) | 3 (2,2) | 1 (0,7) |
T2S = toutes les 2 semaines, T4S = toutes les 4 semaines
Tableau 4: Effets indésirables signalés chez ≥ 1 % des patients traités par CIMZIA à 200 mg toutes les 2 semaines ou à 400 mg toutes les 4 semaines, et à une fréquence plus élevée chez ces patients que chez les patients sous placebo, lors de l’essai de phase III AS-1 avec placebo
| Principale classe de systèmes d'organes Effet indésirable (terme privilégié) | Placebo (N = 107) n (%) | CIMZIA 200 mg T2S (N = 111) n (%) | CIMZIA 400 mg T4S (N = 107) n (%) |
Affections hématologiques et du système lymphatique Neutropénie | 0 (0,0) | 2 (1,8) | 1 (0,9) |
Troubles généraux et anomalies du site d'administration Fatigue Érythème au site d'injection Hématome au site d'injection | 0 (0,0) 0 (0,0) 0 (0,0) | 3 (2,7) 3 (2,7) 3 (2,7) | 1 (0,9) 3 (2,8) 0 (0,0) |
Troubles immunitaires Hypersensibilité | 0 (0,0) | 0 (0,0) | 2 (1,9) |
Infections et infestations Bronchite Herpès buccal Pharyngite Rhinopharyngite Amygdalite Infections des voies respiratoires supérieures | 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 0 (0,0) 1 (0,9) | 2 (1,8) 2 (1,8) 3 (2,7) 3 (2,7) 2 (1,8) 3 (2,7) | 0 (0,0) 1 (0,9) 1 (0,9) 4 (3,7) 0 (0,0) 3 (2,8) |
Examens Hausse de l’alanine-aminotransférase Hausse de l’aspartate-aminotransférase Hausse du taux sanguin de créatine-phosphokinase | 0 (0,0) 0 (0,0) 0 (0,0) | 2 (1,8) 2 (1,8) 3 (2,7) | 0 (0,0) 0 (0,0) 2 (1,9) |
Troubles du métabolisme et de la nutrition Diminution de l’appétit | 0 (0,0) | 2 (1,8) | 0 (0,0) |
Troubles du système nerveux Céphalées | 2 (1,9) | 3 (2,7) | 0 (0,0) |
Troubles psychiatriques Trouble du sommeil | 0 (0,0) | 0 (0,0) | 2 (1,9) |
Troubles respiratoires, thoraciques et médiastinaux Toux | 0 (0,0) | 2 (1,8) | 0 (0,0) |
Troubles de la peau et du tissu sous-cutané Dermatite allergique Prurit généralisé | 0 (0,0) 1 (0,9) | 0 (0,0) 2 (1,8) | 2 (1,9) 0 (0,0) |
T2S = toutes les 2 semaines, T4S = toutes les 4 semaines
Tableau 5: Effets indésirables signalés chez au moins 1 % des patients traités par CIMZIA à raison de 200 mg toutes les 2 semaines et à une fréquence plus élevée que chez les témoins ayant reçu le placebo pendant les 52 semaines qu’a duré l’essai de phase III contrôlé par placebo sur la spondylarthrite axiale non radiographique
| Principale classe de systèmes d'organes Effet indésirable (terme privilégié) | Placebo (N = 158) n (%) | CIMZIA à 200 mg T2S (N = 159) n (%) |
Affections hématologiques et du système lymphatique Éosinophilie | 0 (0,0) | 2 (1,3) |
| Affections de l’oreille et du labyrinthe Vertiges | 1 (0,6) | 2 (1,3) |
Affections gastro-intestinales Douleurs abdominales Douleurs abdominales hautes Constipation Syndrome du côlon irritable Vomissements Nausées | 1(0,6) 0 (0,0) 1 (0,6) 0 (0,0) 0 (0,0) 2 (1,3) | 6 (3,8) 4 (2,5) 2 (1,3) 2 (1,3) 5 (3,1) 3 (1,9) |
Troubles généraux et anomalies du site d'administration Asthénie Pyrexie Douleur au site d’injection Réaction au site d’injection | 0 (0) 2 (1,3) 1 (0,6) 0 (0) | 2 (1,3) 4 (2,5) 4 (2,5) 2 (1,3) |
Infections et infestations Conjonctivite Infection fongique de la peau Herpès buccal Herpès Grippe Bronchite Folliculite Infections des voies respiratoires supérieures Rhinopharyngite Amygdalite Rhinite Pharyngite Sinusite Laryngite Infection virale | 1 (0,6) 0 (0) 4 (2,5) 1 (0,6) 0 (0) 5 (3,2) 0 (0) 16 (10,1) 13 (8,2) 2 (1,3) 2 (1,3) 2 (1,3) 1 (0,6) 1 (0,6) 3 (1,9) | 6 (3,8) 2 (1,3) 6 (3,8) 3 (1,9) 4 (2,5) 8 (5,0) 2 (1,3) 30 (18,9) 21 (13,2) 7 (4,4) 6 (3,8) 5 (3,1) 6 (3,8) 3 (1,9) 4 (2,5) |
Lésions, empoisonnements et complications d’une intervention Blessure à un membre Contusion Lacération | 0 (0) 0 (0) 0 (0) | 4 (2,5) 3 (1,9) 2 (1,3) |
Examens Hausse de l’alanine-aminotransférase Hausse de l’aspartate-aminotransférase | 3 (1,9) 1 (0,6) | 5 (3,1) 2 (1,3) |
| Principale classe de systèmes d'organes Effet indésirable (terme privilégié) | Placebo (N = 158) n (%) | CIMZIA à 200 mg T2S (N = 159) n (%) |
| Hausse du taux sanguin de créatine-phosphokinase | 4 (2,5) | 8 (5,0) |
Troubles de l'appareil locomoteur et du tissu conjonctif Douleur spinale Bursite Œdème articulaire Douleurs dans les membres Raideurs musculo-squelettiques Douleurs à l’aine | 0 (0) 0 (0) 0 (0) 0 (0) 1 (0.6) 0 (0) | 3 (1,9) 2 (1,3) 2 (1,3) 3 (1,9) 2 (1,3) 2 (1,3) |
Troubles du système nerveux Céphalées Sciatique Étourdissements | 7 (4,4) 1 (0,6) 1 (0,6) | 11 (6,9) 2 (1,3) 2 (1,3) |
Troubles psychiatriques Anxiété Dépression | 1 (0,6) 1 (0,6) | 2 (1,3) 3 (1,9) |
| Troubles rénaux et urinaires Néphrolithiase | 0 (0) | 2 (1,3) |
| Troubles respiratoires, thoraciques et médiastinaux Douleur oropharyngée | 2 (1,3) | 7 (4,4) |
Troubles de la peau et du tissu sous-cutané Hyperhidrose Lésions cutanées Dermatite Eczéma Prurit Psoriasis Éruption cutanée | 0 (0) 0 (0) 1 (0,6) 0 (0) 2 (1,3) 1 (0,6) 1 (0,6) | 2 (1,3) 3 (1,9) 2 (1,3) 2 (1,3) 3 (1,9) 3 (1,9) 7 (4,4) |
| Actes chirurgicaux et médicaux Extraction dentaire | 0 (0) | 2 (1,3) |
T2S= toutes les deux semaines
Tableau 6: Effets indésirables rapportés chez ≥ 1 % des patients atteints de psoriasis en plaques recevant 400 ou 200 mg de CIMZIA toutes les 2 semaines, entre le début et la 16e semaine des essais PS-1, PS-2 et PS-3 de phase III
| Principale classe de systèmes d'organes Effet indésirable (terme privilégié) | Placebo (N = 157) n (%) | CIMZIA 200 m T2S (N = 350) n (%) | CIMZIA 400 m T2S (N = 342) n (%) |
Troubles gastro-intestinaux Douleurs thoraciques Dyspepsie Douleur thoracique supérieure | 0 (0.0) 1 (0.6) 1 (0.6) | 2 (0.6) 1 (0.3) 4 (1.1) | 5 (1.5) 4 (1.2) 2 (0.6) |
Troubles généraux et anomalies du site d'administration Fatigue Réaction au site d'injection Œdème périphérique | 3(1.9) 0 (0.0) 0 (0.0) | 4 (1.1) 4 (1.1) 5 (1.4) | 8 (2.3) 6 (1.8) 2 (0.6) |
| Troubles du système immunitaires Allergie saisonnière | 0 (0,0) | 4 (1.1) | 0 (0.0) |
Infections et infestations Rhinopharyngite Infection virale des voies respiratoires supérieures Sinusite Rhinite Bronchite Pharyngite Infection des voies urinaires Herpès buccal Grippe | 19 (12.1) 1 (0.6) 2 (1.3) 0 (0.0) 1 (0.6) 0 (0,0) 2 (1.3) 0 (0,0) 1 (0.6) | 42 (12.0) 8 (2.3) 8 (2.3) 2 (0.6) 3 (0.9) 6 (1.7) 4 (1.1) 3 (0.9) 1 (0.3) | 43 (12.0) 8 (2.3) 3 (0.9) 8 (2.3) 7 (2.0) 4 (1.2) 5 (1.5) 4 (1.2) 4 (1.2) |
Lésion, empoisonnement et complications interventionnelles Contusion | 1 (0.6) | 0 (0.0) | 4 (1.2) |
Examens Hausse d’alanine aminotransférase Hausse d’aspartate aminotransférase Hausse du taux sanguin de créatine-phosphokinase Hausse de la transaminase | 0 (0,0) 0 (0,0) 2 (1.3) 0 (0,0) | 10 (2.9) 8 (2.3) 2 (0.6) 2 (0.6) | 3 (0.9) 2 (0.6) 8 (2.3) 4 (1.2) |
Troubles du système nerveux Céphalées | 3 (1.9) | 10 (2.9) | 13 (3.8) |
Troubles respiratoires, thoraciques et médiastinaux Toux Douleur oropharyngée | 3 (1.9) 0 (0.0) | 4 (1.1) 4 (1.1) | 3 (2.7) 4 (1.2) |
Troubles de la peau et du tissu sous-cutané Alopécie | 0 (0.0) | 1 (0.3) | 5 (1.5) |
T2S = toutes les 2 semaines
Effets indésirables peu courants du médicament observé au cours des essais cliniques (< 1 %)
Les effets indésirables graves ci-après sont survenus à une incidence inférieure à 1 % chez des patients traités par CIMZIA au cours des essais cliniques avec placebo et des essais ouverts.
Affections hématologiques et du système lymphatique : anémie, thrombocytopénie, neutropénie, lymphopénie, lymphadénopathie, thrombocytose, pancytopénie, splénomégalie, érythrocytose, anomalie morphologique des leucocytes.
Affections cardiaques : cardiomyopathies (y compris insuffisance cardiaque), maladies coronariennes ischémiques (y compris infarctus du myocarde et angor), arythmies (y compris fibrillation auriculaire), palpitations, péricardite, bloc auriculo-ventriculaire, tachycardie.
Affections de l'oreille et du labyrinthe : perte d’audition, acouphène.
Troubles endocriniens : troubles thyroïdiens.
Troubles oculaires : inflammation de l’œil et de la paupière, trouble de la vue (y compris perte d’acuité visuelle), trouble lacrymal, érosion de la cornée.
Affections gastro-intestinales : ascite, ulcération et perforation gastro-intestinales, inflammation des voies digestives (peu importe le siège), stomatite, distension abdominale, sécheresse oropharyngée, odynophagie, hypermotilité, inflammation du palais.
Troubles généraux et anomalies du site d'administration : frissons, altération de la perception de la température, sueurs nocturnes, bouffées vasomotrices, œdème de la face.
Affections hépatobiliaires : hépatite (y compris hausse des enzymes hépatiques), hépatopathie (y compris cirrhose), cholestase, hausse du taux sanguin de bilirubine, cholélithiase.
Troubles immunitaires : vascularites, lupus érythémateux, hypersensibilité au médicament (y compris choc anaphylactique), résultat positif au dépistage d’auto-anticorps, troubles allergiques, sarcoïdose, maladie du sérum, œdème de Quincke, panniculite (y compris érythème noueux).
Infections et infestations : mycose (y compris infection opportuniste), infection bactérienne (y compris abcès et légionellose), sepsis (y compris défaillance polyviscérale, choc septique).
Lésion, empoisonnement et complications interventionnelles : lésions de la peau, altération de la guérison.
Examens : hausse du taux sanguin d’acide urique.
Troubles du métabolisme et de la nutrition : changement du poids, variation de la glycémie, déséquilibre électrolytique, dyslipidémie, troubles de l’appétit, hémosidérose.
Troubles de l'appareil locomoteur et du tissu conjonctif : troubles musculaires, cervicalgie.
Néoplasmes bénins, malins et non précisés (comprennent les kystes et les polypes) : tumeur d’un organe solide, tumeur bénigne et kyste (y compris papillome cutané), cancers de la peau non mélaniques, affections malignes des systèmes sanguin et lymphatique (y compris lymphome et leucémie), tumeur gastro-intestinale, mélanome, lésions précancéreuses (y compris leucoplasie orale et nævus mélanique), merkelome*.
Troubles du système nerveux : neuropathies périphériques, tremblements, convulsions, inflammation des nerfs crâniens, altération de la coordination ou de l’équilibre, sclérose en plaques*, syndrome de Guillain-Barré*.
Troubles psychiatriques : tentative de suicide, anxiété et troubles thymiques (y compris symptômes connexes), délire, altération de l’état mental.
Troubles rénaux et urinaires : insuffisance rénale, hématurie, symptômes vésicaux et urétraux, néphropathie (y compris néphrite).
Troubles de l'appareil reproducteur et des seins : troubles du cycle menstruel et troubles hémorragiques utérins (y compris aménorrhée), troubles des seins, dysfonctionnement sexuel.
Troubles respiratoires, thoraciques et médiastinaux : épanchement pleural (et symptômes connexes), asthme et symptômes connexes, maladie pulmonaire interstitielle, pneumopathie inflammatoire.
Troubles de la peau et du tissu sous-cutané : alopécie, apparition ou aggravation d’un psoriasis (y compris psoriasis palmo-plantaire pustuleux) et états connexes, trouble des glandes sudoripares, ulcère de la peau, photosensibilité, acné, coloration anormale de la peau, sécheresse de la peau, troubles de l’ongle et du nid unguéal, exfoliation et desquamation de la peau, états bulleux, trouble de la texture du cheveu.
Troubles vasculaires : hémorragie ou saignement (peu importe le siège), hypercoagulation (y compris embolie pulmonaire, thrombophlébite), syncope, œdème (y compris œdème périphérique, œdème facial), ecchymoses (y compris hématome, pétéchies), accident vasculaire cérébral, athérosclérose, phénomène de Raynaud, livedo reticularis, télangiectasies.
* Ces manifestations ont été liées à la classe des anti-TNF, mais la fréquence à laquelle elles se sont produites avec CIMZIA est inconnue.
Effets indésirables signalés après la commercialisation du médicament
D’autres effets indésirables ont été signalés après la commercialisation de CIMZIA. Étant donné que, dans le cadre de la pharmacovigilance, les effets indésirables sont signalés volontairement par une population de taille incertaine, il n’est pas toujours possible d’évaluer de manière fiable leur fréquence ou d’établir une relation de cause à effet avec l’exposition à CIMZIA. Ces effets indésirables comprennent, sans s’y limiter, les manifestations suivantes (classées par système ou organe) :
Troubles gastro-intestinaux : occlusion intestinale.
Troubles généraux et touchant le point d’administration : asthénie, fistule (peu importe le siège).
Infections et infestations : infections virales herpétiques (y compris le zona).
Troubles du système nerveux : anomalies sensorielles.
Troubles liés à la grossesse, à la puerpéralité et à la périnatalité : avortement spontané.
Troubles de la peau et du tissu sous-cutané : le syndrome de Stevens-Johnson*, érythème polymorphe*, réactions lichénoïdes
Troubles vasculaires : hypotension.
Il y a eu de très rares cas, après la commercialisation de CIMZIA, d'hépatite auto-immune chez les patients traités par des agents de la classe des anti-TNF.
* la relation de cause à effet avec CIMZIA n'est pas établie, mais ces événements sont connus des effets des agents de la classe des anti-TNF.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
CIMZIA (certolizumab pegol) peut être employé en monothérapie ou en
association avec le méthotrexate. L'administration de certolizumab pegol en concomitance avec le méthotrexate n'a pas eu d'effet significatif sur le comportement pharmacocinétique du méthotrexate.
Interactions médicament-médicament
Utilisation avec d'autres agents biologiques : On a noté une hausse du risque d'infections graves lors d'essais cliniques sur l'utilisation d'autres anti-TNF en association avec l'anakinra ou l'abatacept, le tout en l'absence de bénéfices supplémentaires. Vu la nature des effets indésirables qui se sont produits, il est possible que la prise concomitante de CIMZIA et d'autres agents de rémission biologiques donne lieu à des effets toxiques semblables à ceux de ces traitements d'association. Dans les circonstances, l'utilisation de CIMZIA en association avec d'autres agents de rémission biologiques n'est pas recommandée (voir MISES EN GARDE ET PRÉCAUTIONS, Emploi avec d'autres agents biologiques).
Vaccins vivants : On ne doit pas administrer de vaccin vivant à un patient qui reçoit CIMZIA (voir MISES EN GARDE ET PRÉCAUTIONS, Vaccination).
Interactions médicament-aliment
CIMZIA s'administre par injection sous-cutanée. Par conséquent, l'étude des interactions avec les aliments n'est pas pertinente.
Interactions médicament-herbe médicinale
Les interactions entre le médicament et les produits à base d'herbes médicinales n'ont pas été établies.
Effets du médicament observés au cours des épreuves de laboratoire On a décelé une interférence avec certains tests de la coagulation chez des patients traités par CIMZIA. En effet, le certolizumab pegol pourrait fausser à la hausse le temps de céphaline activé (aPTT) chez des patients exempts d'anomalies de la coagulation. On a observé cet effet avec les tests PTT-LA (Partial Thromboplastin Time - Lupus Anticoagulant) et STA-PTT (Standard Target Activated Partial Thromboplastin Time) fabriqués par Diagnostica Stago ainsi que les tests HemosIL APTT-SP (liquide) et HemosIL (silice lyophilisée) fabriqués par Instrumentation Laboratory. D'autres tests d'évaluation du temps de céphaline activé pourraient également être touchés. On n'a cependant pas noté d'interférence entre CIMZIA et les tests d'évaluation du temps de thrombine et du temps de Quick. Rien ne permet de croire que CIMZIA a un effet sur la coagulation in vivo (voir MISES EN GARDE ET PRÉCAUTIONS, Épreuves de laboratoire).
Interactions médicament-mode de vie
CIMZIA peut influer légèrement sur la capacité de conduire un véhicule et d’utiliser des machines. Des étourdissements (y compris vertiges, trouble visuel et fatigue) peuvent se produire après l’administration de CIMZIA.
POSOLOGIE ET MODE D'ADMINISTRATION
Considérations posologiques
CIMZIA (certolizumab pegol) doit être utilisé conformément aux consignes et sous la surveillance d'un professionnel de la santé. Le patient peut s'injecter lui-même le médicament si son médecin le juge approprié, sous réserve du suivi médical nécessaire et d'un enseignement en bonne et due forme de la technique d'injection sous-cutanée.
CIMZIA peut être utilisé en monothérapie ou en association avec le méthotrexate. Lors de l’essai clinique sur le rhumatisme psoriasique et la spondylarthrite ankylosante, les patients étaient autorisés à suivre un traitement concomitant par des corticostéroïdes oraux, des agents de rémission (méthotrexate, léflunomide, sulfasalazine, hydroxychloroquine) et des anti-inflammatoires non stéroïdiens (AINS) (voir ESSAIS CLINIQUES, Rhumatisme psoriasique, Données démographiques et modalités des essais et ESSAIS CLINIQUES, Spondylarthrite ankylosante, Données démographiques et modalités des essais).
CIMZIA ne doit pas être utilisé en association avec d'autres agents de rémission biologiques ni avec d'autres anti-TNF.
Posologie recommandée et ajustement posologique
Polyarthrite rhumatoïde, rhumatisme psoriasique, spondylarthrite ankylosante et spondylarthrite axiale non radiographique
Dose d’attaque
La dose d’attaque de CIMZIA recommandée chez l’adulte est de 400 mg (2 injections sous-cutanées à 200 mg) au départ (semaine 0), la semaine 2 et la semaine 4.
Dose d’entretien
Polyarthrite rhumatoïde
Après la dose d’attaque, la dose d’entretien recommandée de CIMZIA chez l’adulte atteint de polyarthrite rhumatoïde est de 200 mg toutes les 2 semaines. On peut aussi envisager de prescrire CIMZIA à 400 mg toutes les 4 semaines.
Rhumatisme psoriasique
Après la dose d’attaque, la dose d’entretien recommandée de CIMZIA chez l’adulte atteint de rhumatisme psoriasique est de 200 mg toutes les 2 semaines. On peut aussi envisager de prescrire CIMZIA à 400 mg toutes les 4 semaines (voir ESSAIS CLINIQUES, Rhumatisme psoriasique, Résultats des essais).
Spondylarthrite ankylosante
Après la dose d’attaque, la dose d’entretien recommandée de CIMZIA chez l’adulte atteint de spondylarthrite ankylosante est de 200 mg toutes les 2 semaines ou de 400 mg toutes les 4 semaines.
Spondylarthrite axiale non radiographique
Après la dose d’attaque, la dose d’entretien recommandée de CIMZIA chez l’adulte atteint de spondylarthrite axiale non radiographique est de 200 mg toutes les 2 semaines ou de 400 mg toutes les 4 semaines.
Psoriasis en plaques
La dose d’entretien recommandée de CIMZIA chez l’adulte atteint de psoriasis en plaques est de 400 mg toutes les 2 semaines. Une dose initiale de 400 mg (semaine 0) et aux semaines 2 et 4 suivis de 200 mg toutes les 2 semaines pourrait aussi être envisagée (voir ESSAIS CLINIQUES, Psoriasis en plaques, Résultats des essais).
Dose oubliée
S'il oublie une dose de CIMZIA, le patient doit suivre les instructions que voici : si la dose suivante doit être injectée dans moins de 1 semaine, il doit attendre cette injection. Si la dose suivante doit être injectée dans 1 semaine ou plus, il doit s'injecter la dose dès qu'il constate l'oubli, puis la dose suivante selon l'horaire d'administration habituel.
Administration
CIMZIA est administré par injection sous-cutanée.
Avant l'injection, on doit examiner soigneusement la solution contenue dans la seringue préremplie de l’auto-injecteur afin d'y déceler la présence de particules ou un éventuel changement de couleur. La solution doit être transparente et incolore à jaunâtre, essentiellement libre de particules, et ne doit pas être utilisée si elle est trouble ou si elle contient des particules étrangères. Comme CIMZIA ne contient aucun agent de conservation, on doit jeter le médicament restant après utilisation.
Le patient doit s'injecter tout le contenu afin de s'administrer la dose de 200 mg de CIMZIA, conformément aux instructions du dépliant Renseignements pour le consommateur.
Le patient doit changer de point d'injection lors de chaque administration et ne jamais injecter le produit à un endroit où la peau est sensible, meurtrie, rouge ou indurée. Si la dose prescrite est de 400 mg, chaque injection à 200 mg doit être effectuée à des endroits distincts de la cuisse ou de l'abdomen.
SURDOSAGE
Les participants aux essais cliniques ont reçu des doses qui atteignaient 800 mg par voie sous-cutanée et 20 mg/kg par voie intraveineuse, et on n'a observé aucune manifestation toxique limitant la dose. En cas de surdosage, on doit surveiller de près l'état du patient afin de déceler tout signe ou symptôme de réaction indésirable et instaurer immédiatement le traitement symptomatique approprié.
MODE D'ACTION ET PHARMACOLOGIE CLINIQUE
Mode d'action
Le certolizumab pegol est doté d'une forte affinité pour le TNFα humain, auquel il se lie suivant une KD de 90 pM. Le TNFα est une cytokine pro-inflammatoire qui joue un rôle de première importance dans l'inflammation. Le certolizumab pegol neutralise le TNFα de manière sélective (concentration inhibitrice 90 % [CI90] de 4 ng/mL pour l'inhibition du TNFα humain lors du test de cytotoxicité in vitro sur des cellules L929 de fibrosarcome murin), mais ne neutralise pas la lymphotoxine α (TNFβ).
On a montré que le certolizumab pegol neutralisait le TNFα membranaire et le TNFα soluble de manière proportionnelle à la dose chez l'être humain. L'incubation de monocytes humains en présence de certolizumab pegol a entraîné une inhibition dose-dépendante de la production, par ces cellules, de TNFα et d'interleukine-1β sous l'effet des lipopolysaccharides.
Le certolizumab pegol est dépourvu du fragment cristallisable (Fc) normalement présent dans un anticorps complet; par conséquent, il ne se lie pas avec le complément et n'est donc pas associé à une toxicité à médiation cellulaire anticorps-dépendante. Par ailleurs, il ne stimule pas l'apoptose in vitro des monocytes ou des lymphocytes du sang périphérique humain ni la dégranulation des neutrophiles.
Pharmacodynamie
Parmi les activités biologiques attribuées au TNFα, citons la régulation à la hausse des molécules d'adhésion cellulaire et des chimiokines ainsi que des molécules de classe I et II du complexe majeur d'histocompatibilité (CMH) de même que l'activation directe des leucocytes. Le TNFα stimule la production en aval de médiateurs inflammatoires, notamment l'interleukine-1, les
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
prostaglandines, le facteur d'activation des plaquettes et le monoxyde d'azote. L'existence d'un taux élevé de TNFα a été incriminée dans la survenue de la polyarthrite rhumatoïde, du rhumatisme psoriasique, de la spondylarthrite ankylosante, de la spondylarthrite axiale non radiographique et du psoriasis en plaques. CIMZIA (certolizumab pegol) se lie au TNFα, inhibant ainsi ce médiateur de première importance de l'inflammation, de l’évolution pathologique et de la destruction articulaire associées à ces maladies.
Pharmacocinétique
Au total, 126 sujets sains ont reçu des doses de certolizumab pegol ayant atteint 800 mg par voie sous-cutanée et 10 mg/kg par voie intraveineuse lors de quatre études pharmacocinétiques. Administré en doses intraveineuses et sous-cutanées uniques, le certolizumab pegol atteint une concentration plasmatique prévisible et proportionnelle à la dose; le lien entre la dose administrée et la concentration plasmatique maximale (Cmax) ainsi que la concentration du certolizumab pegol par rapport au temps (aire sous la courbe [ASC]) est linéaire. L'administration du schéma posologique recommandé dans la polyarthrite rhumatoïde (400 mg par voie sous-cutanée les semaines 0, 2 et 4, puis 200 mg toutes les 2 semaines) a amené, la 5e semaine, une Cmax moyenne d'environ 43 à 49 μg/mL.
Les concentrations plasmatiques de certolizumab pegol étaient largement proportionnelles à la dose, et le comportement pharmacocinétique observé chez les patients atteints de polyarthrite rhumatoïde correspondait au comportement noté chez des sujets sains.
Absorption : La Cmax de certolizumab pegol a été atteinte de 54 à 171 heures après l'injection sous-cutanée. La biodisponibilité (F) du certolizumab pegol administré par voie sous-cutanée correspond à environ 80 % (de 76 à 88 %) de sa biodisponibilité après une injection intraveineuse.
Distribution : Le volume apparent de distribution (V/F) a été estimé entre 4,7 et 8,01 L à l'analyse pharmacocinétique menée chez des patients atteints de polyarthrite rhumatoïde et des adultes atteints de psoriasis en plaques.
Métabolisme : La pégylation, soit la liaison covalente de polyéthylène glycol (PEG) (un polymère) à un peptide, retarde le métabolisme et l'élimination de la circulation sanguine de la molécule ainsi formée par divers mécanismes, notamment une diminution de la clairance rénale, de la protéolyse et de l'immunogénicité. Le certolizumab pegol est le fragment Fab' d'un anticorps, qu'on a lié à une molécule de PEG dans le but d'allonger sa demi-vie terminale (t1/2) d'élimination du plasma. On n'a pas étudié le métabolisme du certolizumab pegol chez l'être humain. Les données obtenues chez l'animal indiquent cependant qu'une fois séparée du fragment Fab', la molécule de PEG est éliminée principalement dans l'urine sans autre forme de métabolisme.
Élimination : La demi-vie terminale (t1/2) d'élimination a été d'environ 14 jours pour toutes les doses étudiées. Après l'administration i.v. à des sujets sains, la clairance a varié entre 9,21 et
14,38 mL/h. Quant à la clairance après injection sous-cutanée, elle a été évaluée à environ 21,0 mL/h dans l'analyse pharmacocinétique menée dans la population atteinte de polyarthrite rhumatoïde, avec une variabilité interpatients de 30,8 % CV) et interoccasions de 22,0 %. Chez les patients atteints de psoriasis en plaques, la clairance consécutive à l’injection sous-cutanée s’est établie à 14 mL/h, mais variait de 22,2 % entre sujets (coefficient de variation). Comme l’a montré la modélisation pharmacocinétique menée dans la population, la clairance et le volume de distribution augmentent avec le poids corporel, ce qui entraîne une diminution des concentrations plasmatiques du certolizumab pegol chez les sujets plus lourds. On n'a pas étudié la voie d'élimination du certolizumab pegol chez l'être humain. Cependant, les études chez l'animal indiquent que la composante PEG est principalement éliminée dans l'urine.
Populations particulières et états pathologiques
Enfants et adolescents (< 18 ans) : On n'a pas étudié le certolizumab pegol chez les enfants et les adolescents.
Personnes âgées (≥ 65 ans) : On n'a pas réalisé d'essais cliniques portant exclusivement sur les personnes âgées. D’après les résultats des analyses pharmacocinétiques de population, l’âge des sujets adultes atteints de psoriasis en plaques n’a pas d’effet observable sur le comportement pharmacocinétique du certolizumab pegol.
Sexe : On n'a pas réalisé d'essais cliniques pour évaluer précisément l'effet du sexe sur le comportement pharmacocinétique du certolizumab pegol.
Race : Après l'administration de trois doses différentes par voie sous-cutanée dans une étude de biocomparabilité, le comportement pharmacocinétique s'est révélé semblable chez des sujets japonais et caucasiens.
Insuffisance hépatique : On n'a pas réalisé d'essais cliniques pour évaluer précisément l'effet de l'insuffisance hépatique sur le comportement pharmacocinétique du certolizumab pegol.
Insuffisance rénale : On n'a pas réalisé d'essais cliniques pour évaluer précisément l'effet de l'insuffisance rénale sur le comportement pharmacocinétique du certolizumab pegol. On ne dispose pas de données suffisantes pour formuler des recommandations posologiques en présence d'insuffisance rénale modérée ou sévère. Le comportement pharmacocinétique de la fraction PEG (polyéthylène glycol) du certolizumab pegol dépend, croit-on, de la fonction rénale, mais n'a pas été étudié chez l'insuffisant rénal.
STABILITÉ ET CONSERVATION
Conserver CIMZIA (certolizumab pegol) à une température de 2 °C à 8 °C (36 °F à 46 °F). Craint le gel. Conserver à l'abri de la lumière. Ne pas utiliser le produit passé la date de péremption. Garder hors de la portée des enfants.
Si nécessaire, CIMZIA peut être conservé à température ambiante jusqu’à 25 °C (77 °F) pendant une période unique de 10 jours à l'abri de la lumière. À la fin de cette période, CIMZIA doit être utilisé ou jeté.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
Voir le dépliant Renseignements pour le consommateur.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
CIMZIA (certolizumab pegol) est une solution de certolizumab pegol stérile sans agent de conservation pour administration sous-cutanée. CIMZIA est offert dans une seringue de verre préremplie à usage unique à laquelle est fixée une aiguille de calibre 25 et de ½ pouce de longueur ou dans un auto-injecteur prérempli à usage unique, contenant chacun 200 mg (1,0 mL) de CIMZIA. La solution CIMZIA est transparente et incolore à jaunâtre et essentiellement libre de particules; son pH est d'environ 4,7. Chaque 1,0 mL de CIMZIA contient 200 mg de certolizumab pegol, 1,36 mg d'acétate de sodium, 7,31 mg de chlorure de sodium et de l'eau pour injection, USP.
CIMZIA est offert dans une boîte qui renferme deux tampons alcoolisés et soit deux seringues de verre préremplies ou deux auto-injecteurs préremplis à usage unique contenant chacun 200 mg (1,0 mL) de CIMZIA.
Les composantes de la seringue préremplie et de l’auto-injecteur prérempli sont exemptes de latex et de caoutchouc naturel (voir MISES EN GARDE ET PRÉCAUTIONS, Sensibilité au latex).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : certolizumab pegol
Nom chimique : gHTNF40 Fab’-40K PEG
Formule moléculaire et masse moléculaire : C2115H3252N556O673S16, 90,8 kDa
Formule développée :
Propriétés physicochimiques : Le certolizumab pegol est le fragment Fab' d'un anticorps monoclonal humanisé recombinant doté d'une spécificité pour le facteur de nécrose tumorale alpha (TNFα) humain. Le fragment Fab' est synthétisé dans Escherichia coli, puis purifié et lié à une molécule de polyéthylène glycol (PEG) par un linker de type maléimide. La chaîne légère est composée de 214 résidus d'acides aminés et la chaîne lourde, de 229 résidus d'acides aminés.
Caractéristiques du produit
CIMZIA (certolizumab pegol) est le fragment Fab' d'un anticorps monoclonal humanisé recombinant doté d'une spécificité pour le facteur de nécrose tumorale alpha (TNFα) humain. Le fragment Fab' est synthétisé dans Escherichia coli, puis purifié et lié à une molécule de polyéthylène glycol (PEG).
Chaîne légère légère
Chaîne lourde
ESSAIS CLINIQUES
Polyarthrite rhumatoïde
Données démographiques et modalités des essais
On a évalué l'efficacité et l'innocuité de CIMZIA (certolizumab pegol) dans trois essais randomisés menés à double insu avec placebo (RA-I, RA-II et RA-III) chez des patients de ≥ 18 ans atteints de polyarthrite rhumatoïde active modérée ou sévère diagnostiquée à partir des critères de l'American College of Rheumatology (ACR). Les sujets avaient ≥ 9 articulations tuméfiées et douloureuses et souffraient de polyarthrite rhumatoïde active depuis au moins 6 mois lorsqu'ils ont été admis à l'essai. Dans les essais RA-I et RA-II, on a administré CIMZIA par voie sous-cutanée en association avec des doses stables de méthotrexate d'au moins 10 mg par semaine. Dans l'essai RA-III, on a administré CIMZIA seul.
Tableau 7: Résumé des données démographiques des essais cliniques sur la polyarthrite rhumatoïde
| No de l'essai | Méthodologie et durée de l'essai | Posologie et voie d'administration | Sujets (N) | Âge moyen (extrêmes) | Sexe (% de femmes) |
| Essai RA-I (RAPID 1) | Essai multicentrique de 52 semaines mené à double insu avec doses multiples, groupes parallèles et placebo | CIMZIA 400 mg s.-c. T2S + MTX | 390 | 52,4 (21-83) | 83,6 |
| CIMZIA 200 mg s.-c. T2S(a) + MTX | 393 | 51,4 (19-81) | 82,4 | ||
| Placebo T2S + MTX | 199 | 52,2 (18-78) | 83,9 | ||
| Essai RA-II (RAPID 2) | Essai multicentrique de 24 semaines mené à double insu avec doses multiples, groupes parallèles et placebo | CIMZIA 400 mg s.-c. T2S + MTX | 246 | 51,9 (19-77) | 78,0 |
| CIMZIA 200 mg s.-c. T2S(a) + MTX | 246 | 52,2 (22-81) | 83,7 | ||
| Placebo T2S + MTX | 127 | 51,5 (22-78) | 84,3 | ||
Essai RA-III (FAST4WAR D) | Essai multicentrique de 24 semaines mené à double insu avec doses multiples, groupes parallèles et placebo | CIMZIA 400 mg s.-c. T4S | 111 | 52,7 (21-80) | 78,4 |
| Placebo T4S | 109 | 54,9 (28-79) | 89,0 |
a Les patients du groupe CIMZIA 200 mg s.-c. T2S ont reçu CIMZIA à 400 mg par voie sous-cutanée les semaines 0, 2 et 4 comme traitement d'attaque, puis CIMZIA à 200 mg par voie sous-cutanée toutes les 2 semaines jusqu'à la fin de l'essai.
Abréviations : s.-c. = voie sous-cutanée; T2S = toutes les 2 semaines; MTX = méthotrexate; T4S = toutes les 4 semaines.
Les sujets des essais RA-I et RA-II recevaient du méthotrexate seul depuis au moins 6 mois lorsqu'ils ont été admis à l'étude, sans toutefois être parvenus à une réponse complète. Les patients ont reçu des doses de 400 mg (dans les deux groupes sous traitement actif) ou un placebo lors des semaines 0, 2 et 4 comme traitement d'attaque, puis CIMZIA à 200 ou 400 mg ou un placebo toutes les 2 semaines, en association avec du méthotrexate pendant 52 semaines dans l'essai RA-I et 24 semaines dans l'essai RA-II. On a évalué les signes et les symptômes de la polyarthrite rhumatoïde (réponse ACR 20) à 24 semaines dans les deux essais (RA-I et RA-II), et l'inhibition de la progression des lésions structurales (score de Sharp total modifié [SSTm]) à 52 semaines dans l'essai RA-I seulement. Ces essais ont été suivis de prolongations en mode ouvert auxquelles ont pris part 846 sujets de l'essai RA-I et 567 sujets de l'essai RA-II; ils ont été traités par CIMZIA à raison de 400 mg toutes les 2 semaines.
Les patients déjà traités par des anti-TNF autres que CIMZIA n'ont pas été exclus des essais RA-I et RA-II.
Dans l'essai RA-III (monothérapie), 220 patients ont reçu CIMZIA à 400 mg ou un placebo toutes les 4 semaines pendant 24 semaines; ces patients avaient cessé de prendre des agents de rémission avant d'amorcer leur traitement par CIMZIA. On a évalué les signes et les symptômes de la polyarthrite rhumatoïde active à 24 semaines, et la réponse ACR 20 constituait le critère d'évaluation principal. Les 186 sujets qui ont pris part à la prolongation en mode ouvert ont reçu CIMZIA à raison de 400 mg toutes les 4 semaines.
Résultats des essais
Polyarthrite rhumatoïde
Réponse clinique
Les résultats à 24 semaines étaient semblables dans les essais RA-I et RA-II. Le pourcentage de patients ayant obtenu une réponse ACR 20 était plus élevé dans le groupe CIMZIA 200 mg toutes les 2 semaines que dans le groupe placebo, et l'écart était statistiquement significatif (p < 0,001); en outre, dans les deux essais, les patients sous CIMZIA sont parvenus à des réponses ACR 20, 50 et 70 plus rapidement et plus souvent que les témoins sous placebo. On a observé des réponses indépendamment de la dose de méthotrexate utilisée en début d'essai. Dans l'essai RA-I, les réponses cliniques majeures (réponse ACR 70 ininterrompue pendant 6 mois) ont été plus nombreuses chez les patients traités par CIMZIA que chez les patients qui recevaient le placebo. Dans les essais RA-I et RA-II, les sujets des groupes CIMZIA 200 mg toutes les 2 semaines sont parvenus à une réponse ACR rapidement, et les taux de réponse étaient comparables jusqu'à la 24e semaine.
Au cours de l'essai RA-III, les patients traités par CIMZIA à 400 mg toutes les 4 semaines ont obtenu des réponses ACR 20 significatives. La rapidité d'action est apparue de manière évidente après la première injection, puisque 37 % des patients avaient obtenu une réponse ACR 20 après
la première semaine. Dès cette première semaine, on a également noté des réponses ACR50 et ces réponses se sont maintenues lors de chaque évaluation jusqu'à la 24e semaine.
Les résultats des essais RA-I et RA-III sont résumés dans le Tableau 8.
Tableau 8: Réponses ACR dans les essais RA I et RA III (pourcentage de patients)
| Réponse | Essai RA-I Association avec le méthotrexate (MTX) (24 et 52 semaines) | Essai RA-III Monothérapie (24 semaines) | |||
Placebo + MTX N = 199 CIMZIA(a ) 200 mg toutes les 2 semaine s + MTX N = 393 | CIMZIA(a) 200 mg + MTX – Placebo + MTX (IC à 95 %) (d) | Placebo N = 109 CIMZIA (b) 400 mg toutes les 4 semaines N = 111 | CIMZIA (b) 400 mg – Placebo (IC à 95 %) (d) | ||
ACR 20 Semaine 24 Semaine 52 | 14 % 59 % 13 % 53 % | 45 % (38 %, 52 %) 40 % (33 %, 47 %) | 9 % 46 % s.o. s.o. | 36 % (25 %, 47 %) | |
ACR 50 Semaine 24 Semaine 52 | 8 % 37 % 8 % 38 % | 30 % (24 %, 36 %) 30 % (24 %, 37 %) | 4 % 23 % s.o. s.o. | 19 % (10 %, 28 %) | |
ACR 70 Semaine 24 Semaine 52 | 3 % 21 % 4 % 21 % | 18 % (14 %, 23 %) 18 % (13 %, 22 %) | 0 % 6 % s.o. s.o. | 6 % (1 %, 10 %) | |
| Réponse clinique majeure(c) | 1 % 13 % | 12 % (8 %, 15 %) | |||
(a) CIMZIA toutes les 2 semaines précédé d'un traitement d'attaque (400 mg les semaines 0, 2 et 4) (b) CIMZIA toutes les 4 semaines sans traitement d'attaque
(c) Réponse clinique majeure = réponse ACR 70 ininterrompue pendant 6 mois
(d) Intervalles de confiance à 95 % construits à partir d'une approximation de la distribution normale au sein d'un échantillon de grande taille
Les résultats obtenus pour chaque composante de la réponse ACR lors des essais RA-I et RA-III figurent dans le Tableau 9. La réponse ACR et l'amélioration de toutes les composantes de cette réponse ont été observées dès la première semaine et se sont maintenues jusqu'à la fin de chaque essai. Dans les essais RA-I, RA-II et RA-III, les patients sous CIMZIA ont fait état d'un soulagement de la douleur. Ce soulagement, signalé lors de la toute première évaluation réalisée après une semaine (RA-I, RA-II et RA-III) au moyen de l'échelle PAAP (Patient Assessment of Arthritis Pain), s'est maintenu jusqu'à la fin des trois essais, ce qui démontre la durabilité des résultats.
Tableau 9: Composantes de la réponse ACR dans les essais RA I et RA III
| Paramètre+ | Essai RA-I | Essai RA-III | ||
Placebo + MTX N = 199 | CIMZIA(a) 200 mg + MTX toutes les 2 semaines N = 393 | Placebo N = 109 | CIMZIA(b) 400 mg toutes les 4 semaines Monothérapie N = 111 | |
| Départ Sem. 24 | Départ Sem. 24 | Départ Sem. 24 | Départ Sem. 24 | |
Nombre d'articulations douloureuses (0-68) Nombre d'articulations tuméfiées (0-66) Évaluation globale du médecin (c) Évaluation globale du patient(c) Douleur(c)(d) Indice fonctionnel (HAQ)(e) CRP (mg/L) | 28 27 20 19 66 56 67 60 65 60 1,75 1,63 16,0 14,0 | 29 9 20 4 65 25 64 32 65 32 1,75 1,00 16,0 4,0 | 28 (12,5) 24 (15,4) 20 (9,3) 16 (12,5) 4 (0,6) 3 (1,0) 3 (0,8) 3 (1,0) 55 (20,8) 60 (26,7) 1,55 (0,65) 1,62 (0,68) 11,3 13,5 | 30 (13,7) 16 (15,8) 21 (10,1) 12 (11,2) 4 (0,7) 3 (1,1) 3 (0,8) 3 (1,0) 58 (21,9) 39 (29,6) 1,43 (0,63) 1,04 (0,74) 11,6 6,4 |
(a) CIMZIA toutes les 2 semaines précédé d'un traitement d'attaque (400 mg les semaines 0, 2 et 4) (b) CIMZIA toutes les 4 semaines sans traitement d'attaque
(c) Essai RA-I – Échelle visuelle analogue où 0 = aucune douleur et 100 = pire douleur. Essai RA-III – Échelle en 5 points où 1 = aucune douleur et 5 = pire douleur
(d) Échelle PAAP (Patient Assessment of Arthritis Pain). Échelle visuelle analogue où 0 = aucune douleur et 100 = pire douleur
(e) Indice fonctionnel du HAQ (Health Assessment Questionnaire) où 0 = aucune invalidité et 3 = invalidité maximale; rend compte de la capacité du patient d'accomplir les activités suivantes : se vêtir / faire sa toilette, se lever, manger, marcher, atteindre et saisir des objets, veiller à son hygiène personnelle et vaquer aux occupations quotidiennes.
Report en aval de la dernière observation pour toutes les valeurs.
+ Essai RA-I : médiane. Essai RA-III : moyenne (écart-type), sauf pour la CRP, pour laquelle on présente la moyenne géométrique.
Dans la Figure 1, on montre la réponse ACR 20 sur 52 semaines obtenue lors de l'essai RA-I. La réponse ACR 20 s'est manifestée dès la première semaine chez les patients sous CIMZIA. Après deux semaines, on a enregistré des réponses ACR 50 chez les patients sous CIMZIA. Dans presque tous les cas, les réponses ACR 20 et 50 se sont manifestées dans un délai de 12 semaines et se sont maintenues jusqu'à la 52e semaine.
Figure 1: Réponse ACR 20 sur 52 semaines (essai RA-I)*
0
20
40
60
80
100
0 4 8 12 16 20 24 28 32 36 40 44 48 52
Weeks
Patients (%)
La proportion de patients ayant obtenu une rémission DAS28 (VS) (DAS28 < 2,6) dans l'essai RA-I était plus élevée dans le groupe CIMZIA 200 mg que dans le groupe placebo, tant à 24 qu'à 52 semaines, ce qui démontre qu'un pourcentage plus élevé de sujets traités par CIMZIA sont parvenus à la rémission.
Réponse radiographique
Dans l'essai RA-I, l'inhibition de la progression des lésions articulaires structurales a été évaluée à l'aide de radiographies et exprimée au moyen du score de Sharp total modifié (SSTm) et de ses composantes, à savoir le score d'érosion (SE) et le score de pincement articulaire (SPA), à 52 semaines par rapport à la valeur de départ. Les résultats figurent dans le Tableau 10. À 52 semaines, la progression radiographique (SSTm) et les lésions articulaires étaient significativement moins marquées chez les patients sous CIMZIA que chez les témoins sous placebo. Dans le groupe placebo, 52 % des sujets étaient exempts de progression radiographique (SSTm ≤ 0,0) à 52 semaines, contre 69 % des sujets du groupe CIMZIA 200 mg.
CIMZIA 200 mg + MTX (n = 393)
* Les répondeurs ne sont pas nécessairement les mêmes lors de chaque évaluation.
Semaines
Tableau 10: Changements radiographiques sur 12 mois (essai RA-I)
Placebo + MTX N = 199 Moyenne (É.-T.) | CIMZIA 200 mg + MTX N = 393 Moyenne (É.-T.) | CIMZIA 200 mg + MTX – Placebo + MTX Différence moyenne | |
| Extrapolation linéaire | |||
SSTm 52 semaines | 2,8 (7,8) | 0,4 (5,7) | -2,4 |
Score d'érosion 52 semaines | 1,5 (4,3) | 0,1 (2,5) | -1,4 |
SPA 52 semaines | 1,4 (5,0) | 0,4 (4,2) | -1,0 |
| Report en aval de la dernière observation | |||
SSTm 52 semaines | 1,1 (3,0) | 0,1 (3,2) | -1,0 |
| Score d'érosion à 52 semaines | 0,6 (1,8) | 0,0 (1,7) | -0,6 |
SPA 52 semaines | 0,5 (1,8) | 0,2 (2,2) | -0,3 |
Les valeurs manquantes ont été imputées selon les méthodes de l'extrapolation linéaire et du report en aval de la dernière observation (RADO). La valeur de p était < 0,001 à 52 semaines pour le SSTm et le score d'érosion et ≤ 0,01 pour le SPA (selon les deux méthodes). On a procédé à une analyse de la covariance avec ajustement en fonction de la variation ordonnée par rapport à la valeur de départ pour chaque évaluation (facteurs : région et traitement; covariable : rang de départ).
Capacité fonctionnelle physique et qualité de vie liée à la santé
Lors des essais RA-I, RA-II et RA-III, on a enregistré une amélioration significative de l'indice fonctionnel du HAQ (HAQ-DI) et du score FAS (Fatigue Assessment Scale) chez les patients sous CIMZIA par rapport aux témoins sous placebo. Dans les trois essais, l'amélioration des scores résumés physique (PCS) et mental (MCS) ainsi que des huit dimensions du questionnaire SF-36 a été significativement plus marquée chez les patients qui recevaient CIMZIA que chez ceux qui prenaient le placebo.
Lors des essais RA-I et RA-II, on a signalé une amélioration significative des résultats du sondage sur la productivité (Work Productivity Survey [WPS]) chez les patients traités par CIMZIA par rapport aux témoins sous placebo.
Rhumatisme psoriasique
Données démographiques et modalités des essais
On a évalué l'efficacité et l'innocuité de CIMZIA dans le cadre d’un essai multicentrique randomisé mené à double insu avec placebo (PsA001) chez 409 patients de ≥ 18 ans atteints de rhumatisme psoriasique actif depuis au moins 6 mois débutant à l’âge adulte, comme défini selon les critères CASPAR (Classification Criteria for Psoriatic Arthritis). Les sujets avaient ≥ 3 articulations tuméfiées et douloureuses et présentaient un taux accru de protéines de phase aiguë. Ils présentaient en outre des lésions psoriasiques évolutives sur la peau ou avaient des antécédents documentés de psoriasis, et avaient suivi un ou plusieurs traitements par un agent de rémission ayant échoué. Les patients qui avaient suivi antérieurement un traitement par un antagoniste du TNF étaient admissibles à l’essai, et 20 % des participants avaient déjà été exposés à un tel agent. Le pourcentage de patients recevant en concomitance des AINS et des agents de rémission traditionnels s’établissait à 72,6 % et à 70,2 % respectivement, incluant 63,6 % de patients sous méthotrexate (MTX).
Tableau 11: Résumé des données démographiques des essais cliniques sur le rhumatisme psoriasique
| No de l'essai | Méthodologie et durée de l’essai | Posologie et voie d'administration | Sujets (N) | Âge moyen (extrêmes) | Sexe (% de femmes) |
| Essai PsA001 (RAPID-PsA) | Essai multicentrique de 24 semaines, avec répartition aléatoire, mené à double insu avec groupes parallèles et placebo | CIMZIA(a) 200 mg s.-c. T2S | 138 | 48,2 (19-73) | 53,6 |
| CIMZIA(b) 400 mg s.-c. T4S | 135 | 47,1 (22-70) | 54,1 | ||
| Placebo T2S | 136 | 47,3 (22-75) | 58,1 |
(a) CIMZIA toutes les 2 semaines précédé d'un traitement d'attaque (400 mg les semaines 0, 2 et 4) (b) CIMZIA toutes les 4 semaines précédé d'un traitement d'attaque (400 mg les semaines 0, 2 et 4) Abréviations : s.-c. = voie sous-cutanée; T2S = toutes les 2 semaines; T4S = toutes les 4 semaines.
Les patients ont reçu des doses de 400 mg (dans les deux groupes sous traitement actif) ou un placebo lors des semaines 0, 2 et 4 comme traitement d'attaque, puis CIMZIA à 200 mg toutes les 2 semaines ou à 400 mg toutes les 4 semaines, ou un placebo toutes les 2 semaines. Les deux paramètres d’évaluation principaux étaient le pourcentage de patients ayant obtenu une réponse ACR 20 à la 12e semaine et ayant présenté une variation par rapport au départ du score de Sharp total modifié (SSTm) à la 24e semaine.
Résultats des essais
Réponse clinique
Les pourcentages de patients traités par CIMZIA ayant obtenu des réponses ACR 20, 50 et 70 durant l’essai PsA001 sont décrits au Tableau 12. À la 12e semaine, les patients traités par CIMZIA présentaient un taux de réponse ACR 20 plus élevé que les patients sous placebo, et l’écart était statistiquement significatif (p < 0,001). Les réponses ACR 20 observées chez les patients traités par CIMZIA étaient semblables, indépendamment de la prise ou non des agents de rémission de façon concomitante.
Tableau 12: Réponses ACR dans l’essai PsA001 (pourcentage de patients)
| Réponse | |
Placebo N = 136 CIMZIA(a) 200 mg toutes les 2 semaines N = 138 CIMZIA(b) 400 mg toutes les 4 semaines N = 135 | |
| ACR 20 | |
| Semaine 12 | 24 % 58 %* 52 %* |
| Semaine 24 | 24 % 64 % 56 % |
| ACR 50 | |
| Semaine 12 | 11 % 36 % 33 % |
| Semaine 24 | 13 % 44 % 40 % |
| ACR 70 | |
| Semaine 12 | 3 % 25 % 13 % |
| Semaine 24 | 4 % 28 % 24 % |
(a) CIMZIA toutes les 2 semaines précédé d'un traitement d'attaque (400 mg les semaines 0, 2 et 4) (b) CIMZIA toutes les 4 semaines précédé d'un traitement d'attaque (400 mg les semaines 0, 2 et 4) *p < 0,001, CIMZIA vs placebo
Les résultats sont ceux obtenus auprès de l’ensemble des patients ayant fait l’objet de la répartition aléatoire. La différence entre les traitements : CIMZIA 200 mg-placebo, CIMZIA 400 mg-placebo (et IC à 95 % et valeurs de p correspondants) est estimée au moyen d’un test de Wald standard bilatéral avec erreurs-types asymptotiques. Remarque : On a utilisé la méthode d’imputation des non-répondeurs.
Réponse radiographique
Dans l’essai PsA001, l'inhibition de la progression des lésions articulaires structurales a été évaluée à l'aide de radiographies et exprimée au moyen du score de Sharp total modifié (SSTm) et de ses composantes, à savoir le score d'érosion (SE) et le score de pincement articulaire (SPA), à 24 semaines par rapport à la valeur de départ. Le score SSTm a été modifié pour le rhumatisme psoriasique par l’ajout des articulations interphalangiennes distales de la main.
L’inhibition de la progression radiographique a été plus marquée chez les patients traités par CIMZIA à 200 mg toutes les 2 semaines que chez les patients sous placebo à la 24e semaine, comme le démontre la variation par rapport au départ du score SSTm (le score moyen des
moindres carrés [± ET] était 0,28 [± 0,07] dans le groupe placebo comparativement à 0,01 [± 0,07] dans le groupe CIMZIA à 200 mg toutes les 2 semaines). On n’a pas relevé de variation significative sur le plan statistique chez les patients traités par CIMZIA à 400 mg toutes les 4 semaines.
Capacité fonctionnelle physique et qualité de vie liée à la santé
Lors de l’essai PsA001, on a enregistré une amélioration de la capacité fonctionnelle physique évaluée selon l'indice fonctionnel du HAQ (HAQ-DI), une atténuation de la douleur rapportée selon l’échelle PAAP (Patient Assessment of Arthritis Pain) et une diminution de la fatigue démontrée par le score FAS (Fatigue Assessment Scale) chez les patients sous CIMZIA à la 24e semaine, par rapport aux patients sous placebo. L'amélioration de la qualité de vie liée à la santé mesurée selon l’échelle d’évaluation de la qualité de vie du patient psoriasique et des scores résumés physique (PCS) et mental (MCS) du questionnaire SF-36 a été significativement plus marquée à la 24e semaine chez les patients qui recevaient CIMZIA que chez ceux qui prenaient le placebo.
Spondylarthrite ankylosante
Données démographiques et modalités des essais
On a évalué l'efficacité et l'innocuité de CIMZIA dans un essai multicentrique randomisé mené à double insu avec placebo (AS-1) chez 325 patients de ≥ 18 ans atteints depuis au moins 3 mois de spondylarthrite axiale active débutant à l’âge adulte. La majorité des participants à l’essai étaient atteints de spondylarthrite ankylosante active.
Les patients présentaient une atteinte évolutive, définie par un score de 4 ou plus sur l’échelle BASDAI (Bath Ankylosing Spondylitis Disease Activity Index) et par un indice de douleur spinale de 4 ou plus sur une échelle d’évaluation numérique de 0 à 10. Les patients devaient avoir présenté une intolérance ou une réponse inadéquate à au moins un AINS. Dans l’ensemble, 20 % des patients avaient déjà été exposés à des anti-TNF.
Tableau 13: Résumé des données démographiques de l’essai clinique AS-1 sur la spondylarthrite ankylosante
| No de l'essai | Méthodologie et durée de l’essai | Posologie et voie d'administration | Sujets (N) | Âge moyen (extrêmes) | Sexe (% de femmes) |
| Essai AS-1 | Essai multicentrique de 24 semaines, avec répartition aléatoire, mené à double insu avec groupes parallèles et placebo | CIMZIA(a) 200 mg s.-c. T2S | 65 | 41,0 (24-64) | 27,7 |
| CIMZIA(b) 400 mg s.-c. T4S | 56 | 41,9 (19-66) | 26,8 | ||
| Placebo T2S | 57 | 41,6 (21-68) | 28,1 |
(a) CIMZIA toutes les 2 semaines précédé d'un traitement d'attaque (400 mg les semaines 0, 2 et 4) (b) CIMZIA toutes les 4 semaines précédé d'un traitement d'attaque (400 mg les semaines 0, 2 et 4) Abréviations : s.-c. = voie sous-cutanée; T2S = toutes les 2 semaines; T4S = toutes les 4 semaines.
Les patients ont reçu des doses de 400 mg (dans les deux groupes sous traitement actif) ou un placebo lors des semaines 0, 2 et 4 comme traitement d'attaque, puis CIMZIA à 200 mg toutes les 2 semaines ou à 400 mg toutes les 4 semaines, ou un placebo; 91 % ont reçu en concomitance des AINS, 17,5 %, du méthotrexate (MTX), et 17,4 %, des corticostéroïdes. La principale variable d’efficacité était la réponse ASAS20 à la 12e semaine.
Résultats des essais
Réponse clinique
Au cours de l’essai AS-1, à la 12e semaine, 57 % des patients atteints de spondylarthrite ankylosante (SA) qui étaient traités par CIMZIA à 200 mg toutes les 2 semaines et 64 % de ceux qui étaient traités par CIMZIA à 400 mg toutes les 4 semaines ont présenté des réponses ASAS20, comparativement à 37 % des patients sous placebo (p = 0,026 et p = 0,003, respectivement). À la 12e et à la 24e semaine, le pourcentage de patients atteints de SA qui avaient obtenu des réponses ASAS40 était plus élevé dans les groupes CIMZIA que dans le groupe placebo. Des réponses semblables ont été observées chez les patients des deux groupes CIMZIA (200 mg toutes les 2 semaines et 400 mg toutes les 4 semaines [Tableau 14]).
Tableau 14: Réponses ASAS obtenues chez les patients atteints de SA à la 12e et à la 24e semaine de l’essai AS-1 (proportion de patients)
| Paramètres | Placebo N = 57 | CIMZIA(a) 200 mg toutes les 2 semaines N = 65 | CIMZIA(b) 400 mg toutes les 4 semaines N = 56 |
| ASAS 20(d,e) | |||
| Semaine 12 | 37 % | 57 %* | 64 %** |
| Semaine 24 | 33 % | 68 % | 70 % |
| ASAS 40 (d, f) | |||
| Semaine 12 | 19 % | 40 % | 50 % |
| Semaine 24 | 16 % | 47 % | 59 % |
(a) CIMZIA toutes les 2 semaines précédé d'un traitement d'attaque (400 mg les semaines 0, 2 et 4) (b) CIMZIA toutes les 4 semaines précédé d'un traitement d'attaque (400 mg les semaines 0, 2 et 4) (d) La différence entre les traitements : CIMZIA 200 mg-placebo, CIMZIA 400 mg-placebo (et IC à 95 % et valeurs de p correspondants) est estimée au moyen d’un test de Wald standard bilatéral avec erreurs-types asymptotiques. Remarque : On a utilisé la méthode d’imputation des non-répondeurs.
(e) Les résultats sont ceux obtenus auprès de l’ensemble des patients ayant fait l’objet de la répartition aléatoire. (f) Les résultats sont ceux obtenus auprès de l’échantillon complet d’analyse.
*p = 0,026, CIMZIA vs placebo
**p = 0,003, CIMZIA vs placebo
Les résultats obtenus pour les diverses composantes des critères de réponse ASAS sont présentés au Tableau 15.
Tableau 15: Composantes des critères de réponse ASAS chez les patients atteints de SP ayant pris part à l’essai AS-1
| Paramètres | Placebo N = 57 | CIMZIA(a) 200 mg toutes les 2 semaines N = 65 | CIMZIA(b) 400 mg toutes les 4 semaines N = 56 | ||||||
| Départ | Semaine 12 | Semaine 24 | Départ | Semaine 12 | Semaine 24 | Départ | Semaine 12 | Semaine 24 | |
| Critères de réponse ASAS20 | |||||||||
| -Évaluation globale [PtGADA](c, d) | 6,89 | 5,63 | 5,98 | 7,31 | 4,22 | 3,85 | 6,77 | 3,79 | 3,55 |
-Douleur [douleur spinale totale](c, e) | 7,30 | 5,79 | 5,91 | 7,00 | 4,31 | 4,06 | 6,91 | 4,00 | 3,41 |
| -Capacité fonctionnelle [BASFI](c, f) | 5,98 | 5,23 | 5,12 | 5,61 | 3,80 | 3,27 | 5,65 | 3,75 | 3,31 |
| -Inflammation [BASDAI, moyenne de Q5/6](c, g) | 6,71 | 5,54 | 5,36 | 6,70 | 3,78 | 3,91 | 6,38 | 3,38 | 2,92 |
(a) CIMZIA toutes les 2 semaines précédé d'un traitement d'attaque (400 mg les semaines 0, 2 et 4) (b) CIMZIA toutes les 4 semaines précédé d'un traitement d'attaque (400 mg les semaines 0, 2 et 4) (c) Modèle d’analyse de la covariance utilisant comme facteurs le traitement, la région, les critères de New York modifiés (O/N) et l’exposition antérieure à un anti-TNF (O/N) et comme covariable le score initial. Remarque : On a utilisé la méthode du report en aval de la dernière observation (RADO).
(d) PtGADA, échelle d’évaluation numérique sur laquelle 0 = non active et 10 = très active. (e) Douleur spinale totale, échelle d’évaluation numérique sur laquelle 0 = absence de douleur et 10 = douleur la plus intense qui soit.
(f) BASFI, échelle d’évaluation numérique sur laquelle 0 = facile et 10 = impossible.
(g) BASDAI Q5 est une échelle d’évaluation numérique sur laquelle 0 = aucune et 10 = très sévère; BASDAI Q6 est une échelle d’évaluation numérique sur laquelle 0 = 0 h et 10 = 2 h ou plus.
Toutes les valeurs représentent la moyenne des résultats de l’échantillon complet d’analyse.
Comparativement aux patients sous placebo, les patients traités par CIMIZA ont obtenu des améliorations des autres mesures secondaires clés de l’efficacité, y compris la variation par rapport au début de l’essai de l’indice BASFI (Bath Ankylosing Spondylitis Functional Index) et de l’indice BASDAI, et la variation de l’indice BASMI (Bath Ankylosing Spondylitis Metrology Index), à la 12e et à la 24e semaine.
Le pourcentage de patients atteints de SA ayant obtenu des réponses ASAS20, par visite, durant l’essai AS-1 est montré à la Figure 2. Chez les patients ayant reçu CIMZIA, les réponses ASAS20 ont été observées au cours de la période de 1 à 2 semaines ayant suivi la mise en route du traitement.
Figure 2: Essai AS-1 : Réponses ASAS20 obtenues sur une période de 24 semaines chez les patients atteints de SA*
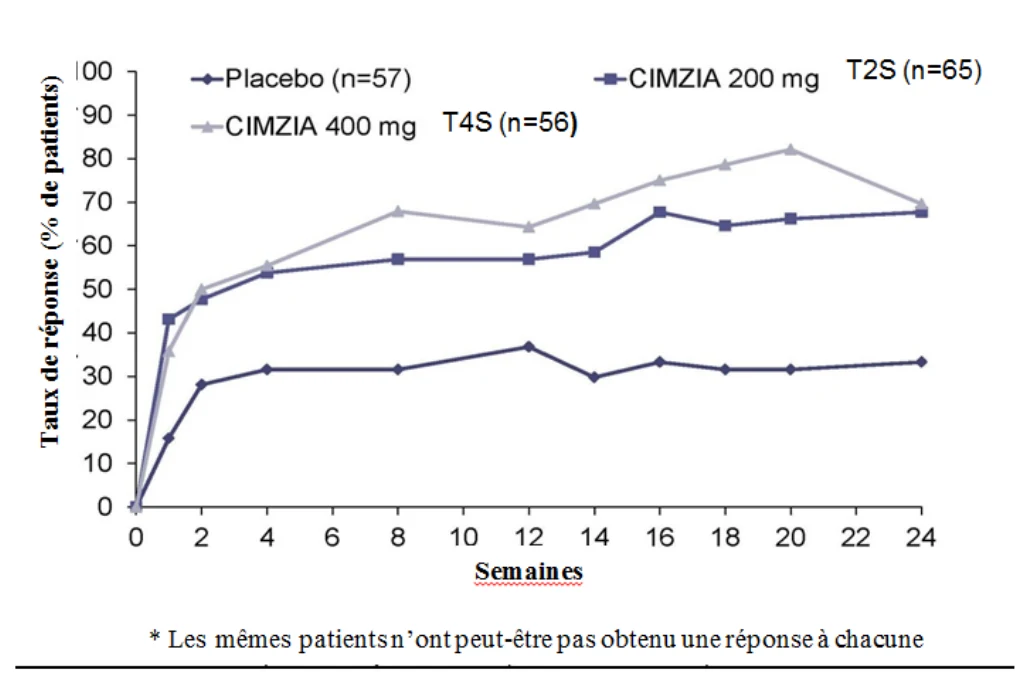
Capacité fonctionnelle physique et qualité de vie liée à la santé
Lors de l’essai AS-1, on a enregistré une amélioration de la capacité physique fonctionnelle évaluée selon l’indice BASFI et une atténuation de la douleur évaluée selon les échelles numériques de dorsalgie totale et de dorsalgie nocturne chez les patients sous CIMZIA, par rapport aux patients sous placebo. Les patients atteints de SA ayant reçu CIMZIA ont signalé des améliorations sur le plan de la fatigue, selon la composante « fatigue » de l’indice BASDAI, et de la qualité de vie liée à la santé, selon le questionnaire sur la qualité de vie du patient atteint de spondylarthrite ankylosante (ASQoL) et des scores résumés physiques du questionnaire SF-36, comparativement aux patients sous placebo.
Spondylarthrite axiale non radiographique
Données démographiques et modalités de l’essai
L’efficacité et l’innocuité de CIMZIA ont été évaluées au cours d’un essai multicentrique mené à double insu, avec répartition aléatoire et contrôle placebo (nr-axSpA-1) chez 317 sujets âgés de 18 ans ou plus affligés de dorsalgie depuis 12 mois au moins en raison d’une spondylarthrite axiale non radiographique évolutive apparue à l’âge adulte. Pour y être admissibles, les patients devaient afficher des signes objectifs d’inflammation révélée par une concentration de protéine C-réactive excédant la limite supérieure de la normale et/ou présenter une sacro-iliite objectivée par imagerie par résonance magnétique (IRM), mais sans que les clichés radiographiques ne montrent d’éléments permettant de conclure à une atteinte structurale de l’articulation sacro-iliaque.
Les patients étaient aux prises avec une forme évolutive de la maladie, définie par un indice de 4 ou plus sur l’échelle BASDAI (Bath Ankylosing Spondylitis Disease Activity Index) et par un score de douleur spinale de 4 ou plus sur une échelle d’évaluation numérique allant de 0 à 10. Ils devaient également avoir répondu de façon insatisfaisante à au moins deux AINS ou ne pas les avoir supportés.
Tableau 16: Résumé des données démographiques des patients atteints de spondylarthrite axiale non radiographique lors de l’essai clinique nr-axSpA-1
| No de l'essai | Méthodologie et durée de l’essai | Posologie et voie d'administration | Sujets (N) | Âge moyen | Sexe (% de femmes) |
| nr-axSpA-1 | Étude multicentrique de 52 semaines, menée à double insu, avec répartition aléatoire et contrôle placebo | CIMZIA(a) à 200 mg, par voie s.-c., T2S | 159 | 37,3 | 50,9 |
| Placebo T2S | 158 | 37,4 | 51,9 |
(a) Administration de CIMZIA toutes les 2 semaines après administration d’une dose d’attaque de 400 mg aux semaines 0, 2 et 4 Abréviations : s.-c. = sous-cutanée; T2S = toutes les deux semaines
Outre les soins standard, les sujets admissibles ont reçu, par suite d’une répartition aléatoire (1:1, avec stratification en fonction de la région et de la classification selon l’IRM/la CRP), CIMZIA à la dose de 400 mg les semaines 0, 2 et 4, puis soit CIMZIA à la dose de 200 mg, soit un placebo toutes les 2 semaines de la semaine 6 à la semaine 50, inclusivement. L’utilisation et le réglage posologique des médicaments administrés en concomitance (p. ex., AINS, agents de rémission, corticostéroïdes, opioïdes) étaient autorisés en tout temps. Les patients pouvaient changer de groupe pour recevoir CIMZIA en mode ouvert en tout temps, à la discrétion du chercheur, mais aucun ne l’a fait avant la semaine 12.
Le paramètre principal était la proportion de patients affichant une amélioration majeure (réponse ASDAS-MI, Ankylosing Spondylitis Disease Activity Score-Major Improvement) à la 52e semaine. Le score ASDAS est une mesure composite pondérée (incluant l’autoévaluation par le patient et le taux de CRP) qui reflète l’évolution de la maladie. La réponse ASDAS-MI correspond à une réduction ≥ 2,0 du score ASDAS initial et/ou à l’obtention du plus faible score ASDAS possible.
Résultats de l’essai
Réponse clinique
Lors de l’essai nr-axSpA-1, une plus forte proportion de patients atteints de spondylarthrite axiale non radiographique traitée par CIMZIA que de témoins avait obtenu une réponse ASDAS-MI à la 52e semaine. Tant à la 12e qu’à la 52e semaine, la proportion de patients atteints de spondylarthrite axiale non radiographique affichant une réponse ASAS40 était plus grande dans le groupe CIMZIA que dans le groupe témoin (Tableau 17).
Tableau 17: Réponse clinique des patients atteints de spondylarthrite axiale non radiographique aux 12e et 52e semaines de l’essai nr-axSpA-1
| Paramètres | Placebo N = 158(b) | CIMZIA(a) à 200 mg toutes les 2 semaines N = 159(b) | Différence de risque CIMZIA à 200 mg vs placebo (IC à 95 %)(c) |
| ASDAS-MI | |||
| 52e semaine | 7,0 % | 47,2 % | 37,2 % (de 25,0 à 49,4 %)* |
| ASAS-40 | |||
| 12e semaine | 11,4 % | 47,8 % | 35,8 % (de 23,8 % à 47,7 %)* |
| 52e semaine | 15,8 % | 56,5 % | 40,3 % (de 26,8 % à 53,7 %)* |
(a) Administration de CIMZIA toutes les 2 semaines après administration d’une dose d’attaque de 400 mg aux semaines 0, 2 et 4 (b) Tous les pourcentages correspondent à la proportion de patients – parmi l’échantillon complet d’analyse – qui ont répondu au traitement, sont demeurés dans l’étude et ont poursuivi le traitement assigné. Les patients qui sont passés à CIMZIA en mode ouvert ou qui ont abandonné le traitement assigné mais sont demeurés dans l’étude, ou chez qui les données de la 52e semaine étaient manquantes, ont été considérés comme des non-répondeurs.
(c) La différence de risque est fondée sur un modèle de régression logistique tenant compte du traitement, de la région et de la classification en fonction de l’IRM/la CRP. Afin de réduire le risque d’erreur de type 1 dû à la multiplicité, on a appliqué une méthode d’évaluation à séquence fixe. Les évaluations ont été effectuées selon un ordre prédéfini, tenant compte d’un seuil de signification bilatéral de 0,05.
* Valeur de p < 0,001, CIMZIA vs placebo
La Figure 3 rend compte du pourcentage de patients atteints de spondylarthrite axiale non radiographique ayant affiché une réponse ASDAS-MI à chacune des visites prévues pendant l’essai nr-axSpA-1.
Figure 3: Essai nr-axSpA-1 : taux de réponse ASDAS-MI sur 52 semaines
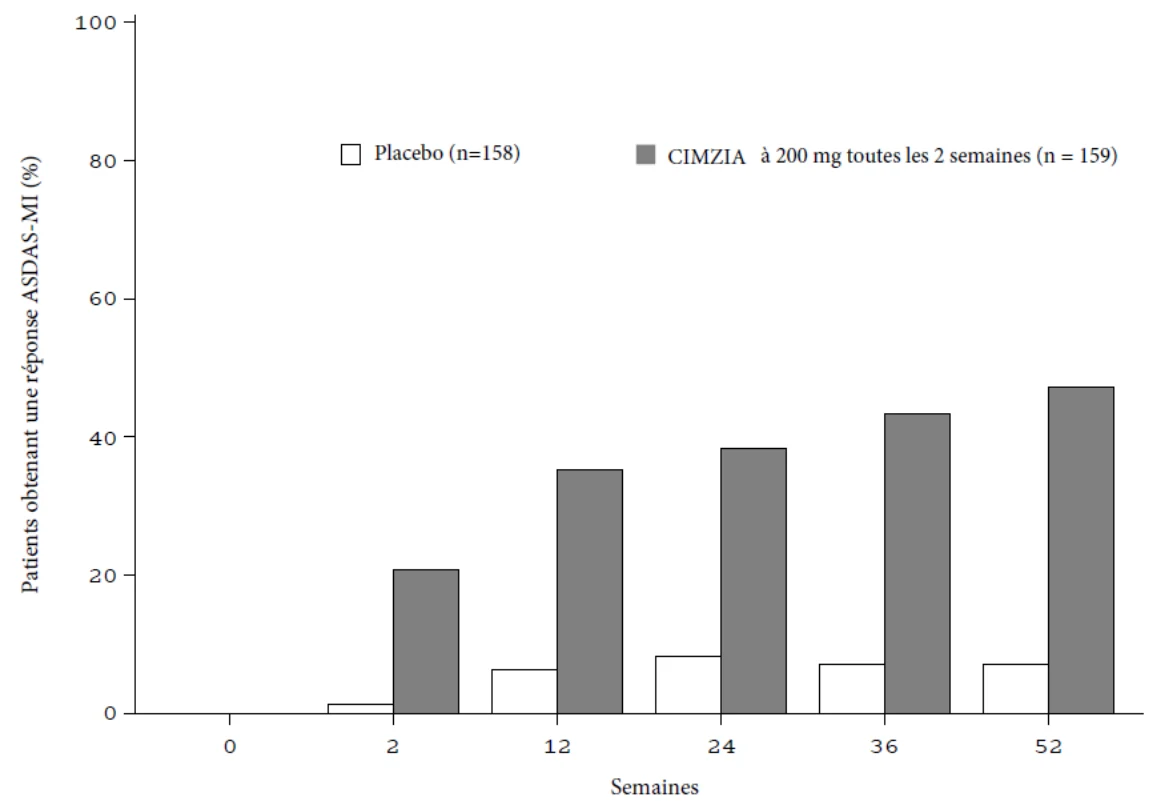
Tableau 18 rend compte des résultats obtenus pour chacun des critères définissant les réponses ASAS40 et ASDAS-MI.
Tableau 18: Composantes de la réponse ASDAS-MI, critères régissant la réponse ASAS et autres mesures de l’évolution de la maladie chez des patients atteints de spondylarthrite axiale non radiographique au début, puis aux 12e et 52e semaines de l’essai nr-axSpA-1
| Placebo N = 158 | CIMZIA(a) à 200 mg toutes les 2 semaines N = 159 | |||||
| Début de l’essai moyenne (ET) | 12e semaine moyenne (ET) | 52e semaine moyenne (ET) | Début de l’essai moyenne (ET) | 12e semaine moyenne (ET) | 52e semaine moyenne (ET) | |
| Douleur spinale totale (0-10) | 6,9 (1,8) | 6,1 (2,3) | 5,8 (2,6) | 7,0 (1,9) | 4,0 (2,6) | 3,3 (2,6) |
Évaluation globale de l’évolution de la maladie selon le patient (0-10) | 6,7 (2,0) | 5,9 (2,4) | 5,7 (2,7) | 6,8 (1,9) | 3,9 (2,6) | 3,3 (2,7) |
| CRP (mg/mL) | 15,8 (17,7) | 14,6 (23,9) | 12,9 (21,8) | 15,8 (17,8) | 6,6 (15,0) | 16,0 (14,0) |
| BASDAI (o-10)(b) | 6,8 (1,3) | 5,7 (2,1) | 5,5 (2,3) | 6,9 (1,4) | 3,9 (2,2) | 3,3 (2,5) |
| Dorsalgie | 7,4 (1,3) | 6,2 (2,1) | 5,8 (2,4) | 7,4 (1,4) | 4,2 (2,5) | 3,5 (2,7) |
| Douleurs et œdème périphérique | 6,2 (2,2) | 5,3 (2,5) | 5,2 (2,6) | 6,3 (2,3) | 3,7 (2,5) | 3,1 (2,6) |
| Inflammation(c) | 6,7 (1,8) | 5,5 (2,4) | 5,2 (2,6) | 6,9 (1,8) | 3,6 (2,4) | 2,9 (2,4) |
| Indice BASFI (0-10)(d) | 5,4 (2,2) | 4,9 (2,5) | 4,7 (2,6) | 5,4 (2,1) | 3,2 (2,3) | 2,7 (2,4) |
| Indice BASMI(e) | 2,8 (1,4) | 2,7 (1,4) | 2,8 (1,4) | 3,0 (1,3) | 2,6 (1.4) | 2,4 (1,4) |
(a) Administration de CIMZIA toutes les 2 semaines après administration d’une dose d’attaque de 400 mg aux semaines 0,
2 et 4
(b) BASDAI : Bath Ankylosing Spondylitis Disease Activity Index
(c) Moyenne des scores aux questions 5 et 6 du BASDAI sur l’intensité et la durée de la raideur matinale (d) BASFI : Bath Ankylosing Spondylitis Functional Index
(e) BASMI : Bath Ankylosing Spondylitis Metrology Index
Remarque : On a reporté en aval la dernière observation relative au traitement à double insu pour chaque composante.
Les signes objectifs d’inflammation ont été évalués par IRM à la 12e semaine et exprimés en tant que variation depuis le début de l’essai du score SPARCC (Spondyloarthritis Research Consortium of Canada) enregistré pour l’articulation sacro-iliaque. Entre le début et la 12e semaine de l’essai, la variation moyenne du score SPARCC était de -4,3 chez les patients traités par CIMZIA et de 0,3 chez les témoins.
Autres résultats liés à la santé
Entre le début et la 52e semaine de l’essai nr-axSpA-1, la variation moyenne du score au questionnaire ASQoL (Ankylosing Spondylitis Quality of Life Questionnaire) a été de -6,5 chez les patients sous CIMZIA et de -3,4 chez les témoins.
Psoriasis en plaques
Données démographiques et modalités des essais
L’évaluation de l'efficacité et de l'innocuité de CIMZIA a été fondée sur la comparaison avec un placebo dans le cadre de deux essais (essais PS-1 et PS-2) et avec un placebo et un agent actif au cours d’un essai (essai PS-3), réunissant en tout 1020 patients âgés d’au moins 18 ans et atteints de psoriasis en plaques chronique modéré ou sévère depuis au moins 6 mois. Ces patients avaient un indice PASI de gravité et d’étendue du psoriasis d’au moins 12; le psoriasis touchait au moins 10 % de leur surface corporelle; le score attribué sur l’échelle d’évaluation globale par le médecin (PGA) à 5 points était d’au moins 3; enfin, tous étaient de bons candidats au traitement par voie générale et/ou à la photothérapie et/ou à la chimiophotothérapie. Par définition, le succès du traitement correspondait à la disparition « complète » des lésions psoriasiques (0) ou à leur disparition « quasi-complète » (1), caractérisée par des lésions de couleur normale ou rose sans épaississement des plaques et une desquamation focale nulle ou minime. Pendant l’essai PS-3, on a comparé l’efficacité de CIMZIA et de l’étanercept.
Tableau 19: Résumé des caractéristiques démographiques des participants aux essais cliniques portant sur le psoriasis en plaques
| No de l'essai | Méthodologie et durée de l'essai |
Posologie et voie d'administration
| Sujets (N) | Âge moyen (extrêmes) | Sexe (% de femmes) | |||
| Essai PS-1 (CIMPASI-1) | Essai multicentrique de 16 semaines, avec répartition aléatoire à double insu et groupes parallèles, suivi d’une période de traitement de 48 semainesb, à dose non divulguée | CIMZIA, 200 mg voie s.-c. T2S(a) | 95 | 44,5 (21-76) | 29,5 |
| CIMZIA, 400 mg voie s.-c. T2S | 88 | 43,6 (21-65) | 31,8 | ||
| Placebo T2S | 51 | 47,9 (21-71) | 31,4 | ||
| Essai PS-2 (CIMPASI-2) | Essai multicentrique de 16 semaines, avec répartition aléatoire à double insu et groupes parallèles, suivi d’une période de traitement de 48 semainesb, à dose non divulguée | CIMZIA, 200 mg voie s.-c. T2S (a) | 91 | 46,7 (20-75) | 36,3 |
| CIMZIA, 400 mg voie s.-c. T2S | 87 | 46,4 (21-72) | 50,6 | ||
| Placebo T2S | 49 | 43,3 (20-73) | 46,9 | ||
| Essai PS-3 (CIMPACT) | Essai multicentrique comparatif (placebo et agent actif) de 16 semaines, avec répartition aléatoire à double insu et groupes parallèles, suivi d’une période de traitement | CIMZIA, 200 mg voie s.-c. T2S(a) | 165 | 46,7 (19-80) | 31,5 |
| CIMZIA, 400 mg voie s.-c. T2S | 167 | 45,4 (18-75) | 35,9 | ||
| Etanercept, 100 mg 2 f.p.sem., voie s.-c. | 170 | 44,6 (18-78) | 25,3 |
d’entretien à double insu de48 semainesc contre placebo | Placebo T2S | 57 | 46,5 (20-69) | 40,4 |
a Dans le groupe recevant 200 mg de CIMZIA toutes les 2 semaines, les patients ont reçu CIMZIA en dose d’attaque de 400 mg les semaines 0, 2 et 4, puis à raison de 200 mg toutes les 2 semaines durant le reste de l’étude. b La répartition du traitement des semaines 16 à 48 dépendait de la réponse PASI à la semaine 16. Voir les descriptions des essais individuels ci-dessous pour plus d'informations.
c Les patients qui ont reçu l'étanercept n'ont pas reçu le traitement à l’insu et ont reçu seulement 12 semaines de traitement. Voir la description de PS-3 ci-dessous pour plus d'informations.
Abréviations : s.-c. = sous-cutané; T2S = toutes les 2 semaines
Durant les essais PS-1 et PS-2, le paramètre principal composite d’évaluation de l’efficacité comprenait le pourcentage de patients dont l’indice PASI s’était amélioré d’au moins 75 % (réponse PASI 75) et dont les lésions psoriasiques avaient « complètement » ou « quasi complètement » disparu (baisse d’au moins 2 points du score PGA de départ) à la 16e semaine. Pendant l’essai PS-3, le paramètre d’efficacité principal était le pourcentage de patients dont l’indice PASI s’était amélioré d’au moins 75 % à la 12e semaine. Le taux de réponse PASI 75 et la variation du score sur l’échelle PGA à la 16e semaine étaient des paramètres secondaires clés. Le pourcentage de patients dont l’indice PASI s’était amélioré d’au moins 90 % (réponse PASI 90) à la 16e semaine était un des paramètres secondaires clés durant les 3 essais.
Les essais PS-1 et PS-2 ont été menés chez 234 et 227 patients respectivement. Suivant une répartition aléatoire, les participants à ces deux essais ont reçu le placebo ou CIMZIA toutes les 2 semaines, à raison de 200 mg (après l’administration d’une dose d’attaque de 400 mg les semaines 0, 2 et 4) ou de 400 mg. À la 16e semaine, les patients qui recevaient CIMZIA et chez qui on observait une réponse PASI 50 ont continué de recevoir cet agent à la même dose jusqu’à la 48e semaine. Les patients qui recevaient le placebo et chez qui la diminution de l’indice PASI se situait entre 50 et moins de 75 % à la 16e semaine sont passés à CIMZIA (dose d’attaque de 400 mg les semaines 16, 18 et 20, puis 200 mg toutes les 2 semaines par la suite, jusqu’à la 48e semaine). Les patients qui n’avaient pas répondu au traitement à la 16e semaine (leur indice PASI n’ayant pas diminué de 50 %) pouvaient recevoir CIMZIA à raison de 400 mg toutes les 2 semaines en mode ouvert.
L’essai PS-3 a été mené chez 559 patients. Suivant une répartition aléatoire, les participants à cet essai ont reçu le placebo ou CIMZIA toutes les 2 semaines, à raison de 200 mg (après l’administration d’une dose d’attaque de 400 mg les semaines 0, 2 et 4) ou de 400 mg, jusqu’à la 16e semaine, ou encore 50 mg d’étanercept 2 fois par semaine jusqu’à la 12e semaine. À la 16e semaine, les patients qui recevaient CIMZIA et chez qui on observait une réponse PASI 75 ont fait l’objet d’une deuxième répartition aléatoire à l’issue de laquelle ceux qui recevaient 200 mg de CIMZIA toutes les 2 semaines au début de l’étude ont continué de le faire ou sont passés à la dose de 400 mg administrée toutes les 4 semaines ou au placebo, tandis que ceux qui recevaient initialement 400 mg de CIMZIA toutes les 2 semaines ont continué de le faire ou sont passés à la dose de 200 mg ou au placebo. Les patients chez qui la diminution de l’indice PASI a atteint 75 % à la 16e semaine ont fait l’objet d’une comparaison à double insu avec le groupe
placebo jusqu’à la 48e semaine. Tous les patients dont l’indice PASI n’avait pas baissé d’au moins 75 % à la 16e semaine ont été admis dans un groupe de sauvetage en mode ouvert et ont reçu 400 mg de CIMZIA toutes les 2 semaines.
Au cours de trois essais, les participants (n=850), avaient une moyenne d’âge de 45,7 ans avec 7,2% des patients âgés de 65 ans et plus. Les participants étaient repartis tels que 63,9% étaient des hommes, soit 94,0% de blancs et 2,2% de noirs. Le poids moyen était de 91,1 kg et l'IMC moyen de 30,6.
Des 850 participants à ces essais qui avaient reçu le placebo ou CIMZIA, il y’avait 29 % qui n’avaient jamais reçu de traitement par voie générale contre le psoriasis, 70% qui n’avaient jamais reçu de traitement avec un agent biologique contre le psoriasis et que 47 % avaient des antécédents de photothérapie ou de chimiophotothérapie. De ces 850 patients, 14 % avaient reçu au moins un antagoniste du TNF, 13 %, un anti-IL-17, et 5 % un anti-IL-12/23. Les patients qui avaient précédemment échoué à répondre à un traitement avec un agent biologique (échec du traitement primaire) ou qui avaient déjà reçu un traitement avec au moins 2 autres agents biologiques pour le psoriasis ou pour le rhumatisme psoriasique ont été exclus de la participation aux essais. L’essai PS-3 a exclu les participants qui avaient déjà utilisé l'étanercept .18 % des patients avaient des antécédents de rhumatisme psoriasique au début de l’étude. Leur indice PASI moyen était de 20 au début des essais (extrêmes de 12 et 69). Le score attribué initialement sur l’échelle PGA allait de 70 % (atteinte modérée) à 30 % (atteinte sévère). Au début des essais, le psoriasis couvrait 25 % de la surface corporelle en moyenne (extrêmes de 10 et 96 %).
Résultats des essais
Des 850 participants à ces essais qui avaient reçu le placebo ou CIMZIA, 4,1% ont arrêté au cours des 16 premières semaines de l'essai.
Réponse clinique
Les principaux résultats des essais PS-1 et PS-2 sont présentés au Tableau 20.
Tableau 20: Réponse clinique à la 16e semaine des essais PS-1 et PS-2
| Essai PS-1 | |||
| Placebo N = 51 (%) | CIMZIAa), 200 mg T2S N = 95 Comparaison avec le Placebo [95% CI] | CIMZIA, 400 mg T2S N = 88 Comparaison avec le Placebo [95% CI] | |
Disparition complète ou quasi complète selon le score PGAb) Taux de Réponse (%) Ratio de probabilités vs PBO [95% CI] P-value | 4.1 | 46.8 20.321 [3.744, 110.301 P<0.0001 | 57.4 31.082 [5.686, 169.899] P<0.0001 |
Réponse PASI 75 Taux de Réponse (%) Ratio de probabilités vs PBO [95% CI] P-value | 5.9 | 66.5 31.675 [7.586, 132.257] P<0.0001 | 75.2 48.262 [11.274, 206.606] P<0.0001 |
Réponse PASI 90 Taux de Réponse (%) Ratio de probabilités vs PBO [95% CI] P-value | 0 | 35,8 39.7 [6.8, NC] P<0.0001 | 43.2 53.9 [9.2, NC] P<0.0001 |
Variation moyenne de l’indice DLQI depuis le début (E-T) P-value | -3,3 (6,9) | -8,9 (8,5) P<0.0001 | -9,6 (6,5)) P<0.0001 |
| Essai PS-2 | |||
| Placebo N = 49 (%) | CIMZIAa), 200 mg T2S N = 91 | CIMZIA, 400 mg T2S N = 87 | |
Disparition complète ou quasi complète selon score PGAb) Taux de Réponse (%) Ratio de probabilités vs PBO [95% CI] P-value | 1.6 % | 62.9 101.8 [9.459, 1095.639] p< 0.0001 | 69.3 135.334 [12.404, 1476.549] p< 0.0001 |
Réponse PASI 75 Taux de Réponse (%) Ratio de probabilités vs PBO [95% CI] P-value | 10.9 % | 77.6 28.445 (8.862, 91.304) p< 0.0001 | 80.3% 33.328 (10.162, 109.299) p< 0.0001 |
Réponse PASI 90 Taux de Réponse (%) Ratio de probabilités vs PBO [95% CI] P-value | 3.8 % | 50.5 25.6 [4.6, 141.9] p< 0.0001 | 53.7 29.0 [5.2, 162.1] p< 0.0001 |
Variation moyenne de l’indice DLQI depuis le début (E-T) P-value | -2,9 (6,6) | -11,1 (7,8*) p< 0.0001 | -10,0 (7,6) p< 0.0001 |
- a) Après l’administration d’une dose d'attaque de 400 mg, les semaines 0, 2 et 4.
- b) PGA : échelle d’évaluation globale par le médecin à 5 points. Définition du succès du traitement : disparition « complète » des lésions psoriasiques (0) ou « quasi complète » (1), caractérisée par des lésions de couleur normale ou rose sans épaississement des plaques et une desquamation focale nulle ou minime.
On a appliqué aux données manquantes une méthode d’imputation où les sujets étaient considérés réfractaires. Estimations du taux de réponse, ratios des probabilités, confiance et des valeurs de p fondé sur un modèle de régression logistique.
Variation moyenne (E-T) de l’indice DLQI (évaluation de l’effet du psoriasis sur la qualité de vie) depuis le début : valeurs non corrigées. Calcul des valeurs de p fondé sur des estimations corrigées (non présentées ici) à partir d’un modèle d’analyse de la covariance avec imputation des données manquantes par report en aval de la dernière observation (RADO).
Données provenant de l’échantillon ayant fait l’objet de la répartition aléatoire.
NC=Non calculé
Les principaux résultats de l’essai PS-3 sont présentés au Tableau 21.
Tableau 21: Réponse clinique aux 12e et 16e semaines de l’essai PS-3
| Placebo N = 57 (%) | CIMZIA(a), 200 mg T2S N =165 Comparaison avec le Placebo [95% CI] | CIMZIA, 400 mg T2S N = 167 Comparaison avec le Placebo [95% CI] | |
| 12e Semaine |
Réponse PASI 75 Taux de Réponse (%) Ratio de probabilités vs PBO [95% CI] P-value | 4.8 | 59.8 29.333 [8.786, 97.930] p< 0.0001 | 65.7 37.821 [11.296, 126.633] p< 0.0001 |
Réponse PASI 90 Taux de Réponse (%) Ratio de probabilités vs PBO [95% CI] P-value | 0 | 30.3 33.7 [7.4, NC] p< 0.0001 | 33.5 38.7 [8.5, NC] p< 0.0001 |
Disparition complète ou quasi complète selon score PGAb Taux de Réponse (%) Ratio de probabilités vs PBO [95% CI] P-value | 1.5 | 39.0 41.0 [5.5, 304.1] p< 0.0003 | 49.8 63.7 [8.6, 472.0] p< 0.0001 |
| 16 Semaines | |||
Réponse PASI 75 Taux de Réponse (%) Ratio de probabilités vs PBO [95% CI] P-value | 3.5 | 67.1 56.7 [13.3, 241.5] P<0.0001 | 74.1 79.3 [18.5,339.6] P<0.0001 |
Réponse PASI 90 Taux de Réponse (%) Ratio de probabilités vs PBO [95% CI] P-value | 0 | 38.8 49.0 [10.8, NC] P<0.0001 | 48.5 72.1 [15.9, NC] P<0001 |
Disparition complète ou quasi complète selon score PGAb Taux de Réponse (%) Ratio de probabilités vs PBO [95% CI] P-value | 3.9 | 48.8 229.0 [6.8,123.2] p<0.0001 | 59.0 43.9 [10.3, 186.8] P<0.0001 |
- a) Après l’administration d’une dose d'attaque de 400 mg, les semaines 0, 2 et 4.
- b) PGA : échelle d’évaluation globale par le médecin à 5 points. Définition du succès du traitement : disparition « complète » des lésions psoriasiques (0) ou « quasi complète » (1), caractérisée par des lésions de couleur normale ou rose sans épaississement des plaques et une desquamation focale nulle ou minime.
On a appliqué aux données manquantes une méthode d’imputation où les sujets étaient considérés réfractaires. Estimations du taux de réponse, ratios des probabilités, confiance
Calcul des taux de réponse et des valeurs de p sont fondé sur un modèle de régression logistique,
NC= non calculé
À la 12e semaine de l’essai PS-3, CIMZIA pris à raison de 400 mg toutes les 2 semaines s’est révélé supérieur à l’étanercept (50 mg 2 fois par semaine) pour ce qui est du pourcentage de patients ayant obtenu une réponse PASI 75 (respectivement 66,7 et 53,3 %, p < 0,05). Pris à raison de 200 mg toutes les 2 semaines, CIMZIA s’est révélé non inférieur à l’étanercept au chapitre de la réponse PASI 75 (61,3 %; écart de 8,0 % entre l’étanercept et CIMZIA; IC à 95 % de -2,9 à 18,9) compte tenu du seuil préétabli de non-infériorité fixé à 10 %.
Au cours de ces trois essais, les taux de réponse objectivés par la baisse d’au moins 75 % de l’indice PASI et un score de 0 ou 1 sur l’échelle PGA (disparition complète ou quasi complète des lésions) ont été significativement plus élevés dans les groupes recevant CIMZIA plutôt que le placebo dès la 4e semaine.
CIMZIA pris suivant les deux schémas posologiques s’est révélé plus efficace que le placebo peu importe l’âge, le sexe, le poids corporel et l’IMC des sujets, l’ancienneté du psoriasis, et les antécédents de traitement par voie générale et de traitement biologique. Cependant, une efficacité atténuée a été observée chez les patients ayant développé des anticorps dirigés contre le certolizumab pegol ou ayant un poids corporel plus élevé (≥ 90 kg).
Chez les patients qui recevaient CIMZIA, on a rapporté une diminution du psoriasis unguéal entre le début et la 48e semaine des essais, objectivée par la variation de l’indice modifié mNAPSI de gravité du psoriasis unguéal.
Maintien de la Réponse
À l’analyse des résultats intégrés des essais PS-1 et PS-2, parmi les patients qui avaient obtenu une réponse PASI 75 à la 16e semaine, et qui recevaient 400 mg de CIMZIA toutes les 2 semaines pendant la période de maintien, 88.6% des patients maintenaient une réponse PASI 75 au traitement à la 48e semaine. Chez les patients dont les lésions avaient complètement ou quasi complètement disparu selon le score PGA à la 16e semaine, et qui recevaient 400 mg de CIMZIA toutes les 2 semaines, pendant la période de maintien,58.3% maintenaient une réponse du score de PGA à la 48e semaine. Chez les participants à l’essai PS-3 dont l’indice PASI avait baissé d’au moins 75 % à la 16e semaine alors qu’ils recevaient initialement 400 mg de CIMZIA toutes les 2 semaines et qui avaient ensuite reçu 400 mg de CIMZIA toutes les 2 semaines à l’issue de la deuxième répartition aléatoire, le taux de réponse PASI 75 à la 48e semaine a été maintenu par 98,0% des participants. On a appliqué aux données manquantes une méthode d’imputation où les sujets étaient considérés réfractaires.
Qualité de vie / Résultats rapportés par le patient
Au cours des essais PS-1 et PS-2, la qualité de vie liée à l’état de la peau s’est améliorée significativement davantage pendant l’emploi de CIMZIA que celui du placebo, comme en témoignait la variation de l’indice DLQI évalué de la 2e à la 16e semaine, alors que l’écart de pourcentage entre les patients chez qui cet indice était passé à 0 ou 1 s’est creusé de plus en plus entre les groupes qui recevaient CIMZIA et le groupe placebo. Cet écart a persisté jusqu’à la 48e semaine, mais aucune comparaison avec le placebo n'était disponible à ce moment-là.
PHARMACOLOGIE DÉTAILLÉE
Considérations pharmacodynamiques
Le certolizumab pegol est doté d'une forte affinité pour le TNFα humain et exerce in vitro une forte activité neutralisante sur les TNFα soluble et membranaire. Vu la spécificité d'espèce du certolizumab pegol (seuls les primates y répondent), on a démontré son activité pharmacodynamique in vivo en mettant en lumière l'inhibition des réponses déterminées par le TNFα humain. Selon des études à visée mécanistique, le certolizumab pegol agirait sur la polyarthrite rhumatoïde principalement en neutralisant les effets produits par les TNF soluble et membranaire, sans toutefois supprimer les cellules exprimant le TNF. En outre, le certolizumab pegol bloque la production cellulaire de cytokines. Contrairement à d'autres anti-TNF, le certolizumab pegol n'a pas accru l'apoptose des lymphocytes T ou des monocytes, n'a pas entraîné la dégranulation des neutrophiles ni la mort cellulaire et n'a pas activé la cytotoxicité à médiation cellulaire anticorps-dépendante ni la cytotoxicité complément-dépendante.
Considérations pharmacocinétiques
La pégylation du fragment Fab' (pour la fabrication du certolizumab pegol) a eu pour effet, par rapport à l'absence de pégylation, d'allonger la phase d'absorption à partir de l'espace sous-cutané, ce qui s'est traduit par une lente élimination de la circulation. Ces particularités ont permis l'injection de la substance une seule fois par semaine lors des études sur l'administration de doses répétées chez le macaque de Buffon. Ces travaux ont par ailleurs montré la bonne tolérabilité du certolizumab pegol, aucun effet important sur le plan toxicologique n'ayant été observé. On a cependant noté, dans certains tissus, une vacuolisation des macrophages liée à la dose et une lente élimination des vacuoles; systématique, cette constatation ne s'accompagnait toutefois d'aucun effet délétère et est donc probablement, comme on l'a avancé, sans conséquence sur le plan toxicologique. Cette vacuolisation histiocytaire a été observée après l'administration de médicaments pégylés et rapportée dans des comptes rendus; elle découlerait d'une phagocytose s'inscrivant dans le traitement physiologique des polyéthylènes glycols de poids moléculaire élevé.
Populations et conditions spéciales
Femmes enceintes et Nourrissons : Lors d’une étude multicentrique, 16 femmes ont reçu CIMZIA à une dose d’entretien de 200 mg toutes les 2 semaines ou de 400 mg toutes les 4 semaines durant la grossesse. La dernière dose a été donnée en moyenne 11 jours (extrêmes : 1 et 27 jours) avant l’accouchement. On a mesuré les concentrations plasmatiques de certolizumab pegol dans des échantillons prélevés chez les mères et chez les nourrissons à l’aide d’une méthode de dosage spécifique et sensible dont la limite inférieure de quantification (LIQ) était de 0,032 mcg/mL. Les concentrations mesurées chez les mères à l’accouchement (extrêmes : 4,96 et 49,4 mcg/mL) correspondaient à celles qu’affichaient les femmes non enceintes (voir Partie I: ACTION ET PHARMACOLOGIE CLINIQUE). Dans les échantillons de 13 des 14 nourrissons, les concentrations étaient inférieures à la limite de quantification (LQ); dans le 14e, il était de
0,042 mcg/mL, le ratio des concentrations plasmatiques nourrisson:mère à la naissance s’inscrivant à 0,09 %. Aux semaines 4 et 8, la concentration plasmatique totale de certolizumab pegol était inférieure à la LQ chez tous les nourrissons.
Femmes qui allaitent : Une étude clinique observationnelle multicentrique a évalué des échantillons de lait maternel provenant de 17 femmes allaitantes traitées par CIMZIA,
On a prélevé des échantillons de lait chez des femmes qui en étaient à au moins 6 semaines du post-partum et avaient reçu au moins 3 doses consécutives de CIMZIA à 200 mg toutes les 2 semaines ou à 400 mg toutes les 4 semaines, avant l’injection (jour 0 de la période d’échantillonnage, jour de l’administration de CIMZIA), puis aux jours 2, 4, 6, 8, 10, 12 et 14 (chez celles recevant CIMZIA à 200 mg toutes les 2 semaines; avant l’injection) et autour du jour 28 (chez celles recevant CIMZIA à 400 mg toutes les 4 semaines; avant l’injection). La concentration de certolizumab pegol était inférieure à la LQ (< 0,032 mcg/mL) dans 77 (56 %) des 137 échantillons de lait. Dans l’ensemble des échantillons, les concentrations de certolizumab pegol allaient d’une valeur inférieure à la LQ à un maximum de 0,0758 mcg/mL.La valeur médiane de la dose quotidienne moyenne à laquelle le nourrisson était exposé (DQMN) – qui correspond à la quantité moyenne de certolizumab pegol qu’un nourrisson serait à même de consommer par jour durant l’intervalle posologique – a été estimée à 0,0035 mg/kg/jour (extrêmes : 0 et 0,0104 mg/kg/jour). En ce qui a trait à l’innocuité, les manifestations cliniques relevées chez les 17 nourrissons de l’étude étaient comparables à celles qu’on observe dans une population générale d’âge semblable.
Au cours d’une étude distincte, on a mesuré les concentrations plasmatiques de certolizumab pegol 4 semaines après la naissance chez 9 bébés nourris – exclusivement ou non – au sein dont la mère prenait CIMZIA. Dans tous les échantillons plasmatiques prélevés, les concentrations de certolizumab pegol étaient inférieures à la LQ.
La concentration de CIMZIA dans le colostrum et le lait maternel précoce n'a pas été évaluée. Il n'y a pas de données sur les effets sur la production de lait.
TOXICOLOGIE
Toxicité aiguë
On a administré à des macaques de Buffon une seule dose de 50, 100 ou 400 mg/kg par perfusion intraveineuse, puis observé les animaux pendant 28 jours. Ces doses ont toutes été bien tolérées et n'ont entraîné aucun effet toxique manifeste. La dose sans effet nocif observable (DSENO) a donc été de 400 mg/kg.
Toxicité de doses répétées
On a évalué la toxicité de doses répétées chez le macaque de Buffon.
Lors d'une étude de 28 jours, on a administré aux animaux quatre perfusions intraveineuses hebdomadaires de 0, 50, 100 ou 400 mg/kg, puis cessé le traitement pendant 28 jours. Le certolizumab pegol a été bien toléré à toutes les doses, aucun effet toxique manifeste lié au traitement n'ayant été décelé. Une prolongation dose-dépendante du temps de céphaline activé (aPTT) a été notée dans tous les groupes traités, mais elle n'a été associée à aucun saignement anormal. La principale observation systémique faite chez les animaux des deux sexes ayant reçu des doses de 100 mg/kg et de 400 mg/kg était la vacuolisation histiocytaire (macrophages). Après les 28 jours sans traitement, cette vacuolisation était encore nettement visible, mais elle avait régressé, ce qui évoque un rétablissement partiel. Ces observations ne s'accompagnaient d'aucune altération morphologique et ne semblent avoir eu aucun effet délétère sur l'état de santé général et le bien-être des animaux. La DSENO a été estimée à 400 mg/kg. Cette dose est 280 fois plus élevée que la dose mensuelle correspondant à la posologie maximale recommandée chez l'être humain (et donne lieu à une exposition 200 fois plus grande au médicament selon l'ASC).
Lors d'une étude combinée de 13 / 26 semaines, on a injecté par voie sous-cutanée des doses hebdomadaires de 10 ou 100 mg/kg pendant 13 ou 26 semaines (chaque période de traitement a été suivie d'une période de 13 semaines sans traitement). L'autopsie n'a montré aucun changement macroscopique lié au traitement. Par contre, l'examen microscopique a révélé la présence de macrophages spumeux dans divers organes chez les animaux ayant reçu des doses de 100 mg/kg pendant 13 ou 26 semaines. Ces changements ne s'étaient pas complètement résorbés après la période de 13 semaines sans traitement. On n'a pas observé de vacuolisation dans le groupe 10 mg/kg. La vacuolisation n'a été associée à aucune autre altération morphologique dans quelque tissu que ce soit. Le certolizumab pegol a été bien toléré aux deux doses et n'a pas été associé à des changements importants sur le plan toxicologique.
Lors d'une étude de 52 semaines, on a injecté aux animaux, par voie sous-cutanée, des doses hebdomadaires de 50 ou 100 mg/kg pendant 52 semaines, puis cessé le traitement pendant 26 semaines. Le certolizumab pegol a été bien toléré tout au long de l'étude et de la période sans traitement; on n'a décelé aucun signe de toxicité locale ou systémique ni effet indésirable du traitement sur le poids corporel, les structures oculaires et les valeurs biologiques ou hématologiques, y compris la numération des lymphocytes et des sous-populations lymphocytaires. On n'a relevé aucun signe d'altération proliférative, inflammatoire ou dégénérative. Le certolizumab pegol à 50 ou 100 mg/kg a entraîné une prolongation de l'aPTT ayant atteint 30 % pendant le traitement, sans toutefois modifier le temps de Quick, ce qui permet de croire que cette constatation est probablement sans conséquence sur le plan toxicologique, d'autant plus qu'aucun saignement n'a été signalé. Bien que l'on n'ait pas entièrement élucidé le mécanisme à l'origine de cette hausse, on a constaté que l'aPTT augmentait lors de l'ajout ex vivo de certolizumab pegol à du plasma de singe, ce qui donne à penser que la prolongation pourrait être en partie imputable à une interférence du certolizumab pegol lors du test. Les constatations histologiques se sont limitées à la vacuolisation des histiocytes / macrophages, principalement dans le système hémolymphoréticulaire. On a observé
une vacuolisation dans plusieurs organes des animaux du groupe 100 mg/kg. Chez les animaux qui avaient reçu le certolizumab pegol à raison de 50 mg/kg/semaine, la vacuolisation était moins fréquente et touchait un nombre limité d'organes par rapport aux animaux exposés à la forte dose. Après les 26 semaines sans traitement, la vacuolisation était encore présente, mais elle était moins fréquente ou moins sévère comparativement aux observations faites au terme des 52 semaines de traitement. La posologie de 100 mg/kg/semaine des études sur l'innocuité à long terme représente, selon les estimations de l'ASC0-t, une exposition environ 90 fois plus grande que celle d'un patient de 70 kg atteint de polyarthrite rhumatoïde et traité suivant la posologie recommandée chez l'être humain (200 mg toutes les 2 semaines).
Carcinogenèse
Le certolizumab pegol n'a fait l'objet d'aucun test classique de carcinogenèse.
Mutagenèse
Le certolizumab pegol n'a fait montre d'aucun pouvoir mutagène, clastogène ni aneugène lors d'une série de tests de génotoxicité standard réalisés in vitro et in vivo.
Toxicité touchant la reproduction et le développement
Comme il n'y a pas de réaction croisée entre le certolizumab pegol et le TNFα, de la souris ni du rat, on s'est livré à des études sur la reproduction chez le rat au moyen du fragment Fab' pégylé d'un anticorps de rongeur anti- TNFα, murin (cTN3 PF), semblable au certolizumab pegol. On a administré des doses ayant atteint 100 mg/kg 2 fois par semaine, soit la posologie la plus élevée mise à l'essai, et aucune étude n'a révélé d'effet indésirable sur la fonction reproductrice.
Selon les données des études précliniques, il semble que le transfert transplancentaire actif des IgG s’effectue par l’intermédiaire du fragment Fc d’un anticorps, quand Fc se lie au récepteur néonatal Fc (RnFc). Le certolizumab pegol ne contient que le fragment Fab' d’un anticorps et ne contient pas le fragment Fc. Lors d’éudes sur la reproduction chez le rat, le cTN3 γ1 (un anticorps complet de substitution du certolizumab qui contient le fragment Fc) a été transféré au fœtus pendant la gestation. Cependant, le transfert du cTN3 PF (fragment Fab' de substitution du certolizumab sans fragment Fc) au fœtus a été faible ou non mesurable, comparativement à la concentration plasmatique maternelle, ce qui met en évidence le rôle important du fragment Fc de l’anticorps pour le transfert transplacentaire.
Les échantillons de plasma fœtal renfermaient de faibles concentrations du produit (< 0,3 % des valeurs chez la mère), et le passage dans le lait n’était pas plus que 10 % des concentrations plasmatiques maternelles. En plus, le cTN3 PF n'était pas décelable dans le plasma des ratons pendant l'allaitement.
RÉFÉRENCES
- 1. Arnett FC, Edworthy SM, Bloch DA et al. The American Rheumatism Association 1987 revised criteria for the classification of rheumatoid arthritis. Arthritis Rheum 1988;31:315-324.
- 2. Canadian Tuberculosis Standards. 6th Edition. 2007. Joint project of Tuberculosis Prevention and Control, Public Health Agency of Canada, and the Canadian Lung Association/Canadian Thoracic Society.
- 3.
Keystone E, van der Heijde D, Mason D Jr et al. Certolizumab Pegol Plus Methotrexate Is
Significantly More Effective Than Placebo Plus Methotrexate in Active Rheumatoid Arthritis Findings of a Fifty-Two–Week, Phase III, Multicenter, Randomized, Double-Blind, Placebo-Controlled, Parallel-Group Study. Arthritis Rheum 2008;58:3319-3329.
- 4. Smolen J, Landewe R, Mease P et al. Efficacy and safety of certolizumab pegol plus methotrexate in active rheumatoid arthritis: the RAPID 2 study. A randomised controlled trial. Ann Rheum Dis 2009;68(6):797-804
- 5. Fleischmann R, Vencovsky J, van Vollenhoven RF et al. Efficacy and safety of certolizumab pegol monotherapy every 4 weeks in patients with rheumatoid arthritis failing previous disease-modifying antirheumatic therapy: the FAST4WARD study. Ann Rheum Dis 2009;68:805–811.
- 6. Mease PJ, Fleischmann R, Deodhar AA, et al. Effect of certolizumab pegol on signs and symptoms in patients with psoriatic arthritis: 24 week results of a phase 3 double blind randomized placebo-controlled study (RAPID-PsA). Ann Rheum Dis 2013; 0:1-8.
- 7. Landewe R, Braun J, Deodhar A, et al. Efficacy of certolizumab pegol on signs and symptoms of axial spondyloarthritis including ankylosing spondylitis: 24-week results of a double blind randomised placebo-controlled Phase 3 study. Ann Rheum Dis 2013; 0:1-9.
- 8.
Gottlieb AB, Blauvelt A, Thaçi D, Leonardi CL, Poulin Y, Drew J, Peterson L, Arendt C,
Burge D, Reich K, Certolizumab Pegol for the Treatment of Chronic Plaque Psoriasis: Results through 48 Weeks from Two Phase 3, Multicenter, Randomized, Double-Blinded, Placebo-Controlled Studies (CIMPASI-1 and CIMPASI-2), Journal of the AmericanAcademy of Dermatology 2018; 04.012
- 9.
Lebwohl M, Blauvelt A, Paul C, Sofen H, Węgłowska J, Piguet V, Burge
D, Rolleri R, Drew J, Peterson L, Augustin M, Certolizumab Pegol for the Treatment of Chronic Plaque Psoriasis: Results Through 48 Weeks of a Phase 3, Multicenter, Randomized, Double-Blinded, Etanercept- and Placebo-Controlled Study (CIMPACT), Journal of the
American Academy of Dermatology 2018; 04.013.
- 10.
Mariette X, Förger F, Abraham B, Flynn AD, Moltó A, Flipo RM, van Tubergen A,
Shaughnessy L, Simpson J, Teil M, Helmer E, Wang M, Chakravarty EF. Lack of placental transfer of certolizumab pegol during pregnancy: results from CRIB, a prospective, postmarketing, pharmacokinetic study. Ann Rheum Dis 2017;0:1–6.
- 11.
Clowse MEB, Förger F, Hwang C, Thorp J, Dolhain RJEM, van Tubergen A, Shaughnessy
L, Simpson J, Teil M, Toublanc N, Wang M, Hale TW. Minimal to no transfer of certolizumab pegol into breast milk: results from CRADLE, a prospective, postmarketing, multicentre, pharmacokinetic study. Ann Rheum Dis 2017;0:1–7.
- 12.
Deodhar A, Gensler LS, Kay J, Maksymowych WP, Haroon N, Landevé R, Rudwaleit M,
Hall S, Bauer L, Hoepken B, de Peyrecave N, Kilgallen B and van der Heijde D. A Fifty-Two-Week, Randomized, Placebo-Controlled Trial of Certolizumab Pegol in Nonradiographic Axial Spodyloarthritis. Arthritis Rheumatol 2019; 71(7): 1101-1111.