


Monographie de produit - Idacio (Fresenius Kabi Canada, PM 00083255)
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 1 INDICATIONS, Arthrite juvénile idiopathique polyarticulaire | 2026-01 |
|---|---|
| 1 INDICATIONS, Maladie de Crohn | 2026-01 |
| 1 INDICATIONS, Uvéite chez l’enfant | 2026-01 |
| 1 INDICATIONS, 1.1 Pédiatrie | 2026-01 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques, Enfants | 2026-01 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique | 2026-01 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, Arthrité juvénile idiopathique polyarticulaire | 2026-01 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et ajustement posologique, Uvéite chez l’enfant | 2026-01 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.4 Administration | 2026-01 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Cancers | 2026-01 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.3 Enfants et adolescents | 2026-01 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE .................... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ .......................... 5
1 INDICATIONS .............................................................................................................. 5
1.1 Pédiatrie .................................................................................................................... 6
1.2 Gériatrie..................................................................................................................... 7
2 CONTRE-INDICATIONS ................................................................................................ 7
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ........................ 8
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 9
4.1 Considérations posologiques .................................................................................... 9
4.2 Posologie recommandée et ajustement posologique ............................................ 10
4.4 Administration ......................................................................................................... 14
4.5 Dose oubliée ............................................................................................................ 15
5 SURDOSE.................................................................................................................. 15
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ..... 15
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 16
7.1 Populations particulières......................................................................................... 24
7.1.1 Grossesse ................................................................................................................. 24
7.1.2 Allaitement .............................................................................................................. 25
7.1.3 Enfants et adolescents ............................................................................................ 25
7.1.4 Personnes âgées ...................................................................................................... 25
8 EFFETS INDÉSIRABLES ............................................................................................... 26
8.1 Aperçu des effets indésirables ................................................................................ 26
8.2 Effets indésirables observés au cours des études cliniques ................................... 34
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents 54
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ............ 62
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents ......................................................................................................... 64
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ........................................ 64
8.5 Effets indésirables observés après la commercialisation ....................................... 65
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 66
9.1 Interactions médicamenteuses graves ................................................................... 66
9.2 Aperçu des interactions médicamenteuses ............................................................ 66
9.3 Interactions médicament-comportement .............................................................. 67
9.4 Interactions médicament-médicament .................................................................. 67
9.5 Interactions médicament-aliment .......................................................................... 68
9.6 Interactions médicament-plante médicinale .......................................................... 68
9.7 Interactions médicament-examens de laboratoire ................................................ 69
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 69
10.1 Mode d’action ......................................................................................................... 69
10.2 Pharmacodynamie .................................................................................................. 69
10.3 Pharmacocinétique ................................................................................................. 70
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 74
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ................................................... 74
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES....................................................................... 75
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 75
14 ÉTUDES CLINIQUES ................................................................................................... 76
14.5 Études cliniques – Médicament biologique de référence ...................................... 76
15 MICROBIOLOGIE ...................................................................................................... 130
16 TOXICOLOGIE NON CLINIQUE – MÉDICAMENT BIOLOGIQUE DE RÉFÉRENCE ............. 130
17 MONOGRAPHIES DE RÉFÉRENCE .............................................................................. 136
RENSEIGNEMENTS DESTINÉS AUX PATIENT∙E∙S ................................................................... 137
Mode d’emploi : .............................................................................................................. 148
Mode d’emploi : .............................................................................................................. 153
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
Idacio® (adalimumab injectable) est un médicament biologique biosimilaire (un biosimilaire) à Humira® (adalimumab injectable). Un biosimilaire est un médicament biologique qui a été approuvé en raison de la démonstration de similarité à une version précédemment approuvée au Canada, appelée médicament biologique de référence.
1 INDICATIONS
Idacio est indiqué aux fins suivantes :
Polyarthrite rhumatoïde
- Atténuer les signes et les symptômes, induire une réponse clinique et une rémission clinique importantes, freiner l’évolution des lésions structurelles et améliorer les capacités physiques fonctionnelles chez l’adulte atteint de polyarthrite rhumatoïde modérément à fortement évolutive. Idacio peut être utilisé seul ou en association avec le méthotrexate (MTX) ou d’autres antirhumatismaux modificateurs de la maladie (ARMM).
Il faut administrer Idacio avec du MTX lorsqu’on l’utilise comme traitement de première intention chez les patients dont la maladie a été diagnostiquée récemment et qui n’ont jamais reçu de MTX. Idacio peut être administré seul chez les patients qui présentent une intolérance au MTX ou lorsque ce dernier est contre-indiqué.
Arthrite juvénile idiopathique polyarticulaire
- En association avec le MTX, pour atténuer les signes et les symptômes de l’arthrite juvénile idiopathique polyarticulaire modérément à fortement évolutive chez les patients âgés de deux ans et plus, pesant ≥ 30 kg, qui n’ont pas répondu de façon satisfaisante à un traitement avec au moins un ARMM. Idacio peut être utilisé seul chez les patients qui présentent une intolérance au MTX ou lorsque le traitement prolongé par le MTX n’est pas approprié (voir 14.5 Études cliniques – médicament biologique de référence, Enfants, Arthrite juvénile idiopathique polyarticulaire, Résultats des études). L’adalimumab injectable n’a pas été étudié chez l’enfant de moins de deux ans atteint d’arthrite juvénile idiopathique polyarticulaire.
Rhumatisme psoriasique
- Atténuer les signes et les symptômes de l’arthrite évolutive, freiner l’évolution des lésions structurelles et améliorer les capacités physiques fonctionnelles chez l’adulte atteint de rhumatisme psoriasique. Idacio peut être utilisé en association avec le MTX chez les patients qui ne répondent pas de façon satisfaisante au traitement avec le MTX employé seul.
Spondylarthrite ankylosante
- Atténuer les signes et les symptômes de la maladie chez les patients adultes atteints de spondylarthrite ankylosante évolutive qui n’ont pas répondu de façon satisfaisante à un traitement classique.
Maladie de Crohn
- Atténuer les signes et les symptômes et induire et maintenir une rémission clinique chez l’adulte atteint de la maladie de Crohn modérément à fortement évolutive qui n’a pas répondu de façon satisfaisante à un traitement classique, y compris un traitement avec des corticostéroïdes et/ou des immunosuppresseurs. Idacio est également indiqué pour atténuer les signes et les symptômes et induire une rémission clinique chez ces patients s’ils ne répondent plus ou sont intolérants au traitement avec l’infliximab.
Colite ulcéreuse
- Traiter les adultes atteints de colite ulcéreuse modérément à fortement évolutive qui n’ont pas répondu de façon satisfaisante ou qui présentent une intolérance à un traitement classique, y compris un traitement avec des corticostéroïdes et/ou l’azathioprine ou la 6-mercaptopurine (6-MP). L’efficacité de l’adalimumab injectable chez les patients qui ne répondaient plus ou étaient intolérants au traitement avec des inhibiteurs du facteur de nécrose tumorale (TNF) n’a pas été établie.
Hidradénite suppurée
- Traiter l’hidradénite suppurée modérément à fortement évolutive chez les adultes et chez les adolescents (âgés de 12 à 17 ans pesant 30 kg ou plus) qui n’ont pas répondu à un traitement classique, y compris un traitement par des antibiotiques à action générale.
Psoriasis en plaques
- Traiter les adultes atteints de psoriasis en plaques chronique modéré à grave, qui sont candidats à un traitement à action générale. Chez les patients atteints de psoriasis en plaques chronique modéré, Idacio ne devrait être administré que lorsque la photothérapie s’est révélée inefficace ou inappropriée.
Uvéite chez l’adulte
- Traiter l’uvéite non infectieuse (uvéite intermédiaire, uvéite postérieure et panuvéite) chez les adultes qui n’ont pas répondu de façon satisfaisante à une corticothérapie ou comme traitement d’épargne des corticostéroïdes chez les patients corticodépendants.
Uvéite chez l’enfant
- Traiter l’uvéite antérieure non infectieuse chronique chez les enfants âgés de deux ans et plus, pesant ≥ 30 kg, qui n’ont pas répondu de façon satisfaisante ou qui présentent une intolérance à un traitement classique ainsi que chez ceux pour lesquels un traitement classique est inapproprié.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : D’après les données soumises et examinées par Santé Canada, l’innocuité et l’efficacité de l’adalimumab dans la population pédiatrique ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique
Arthrite juvénile idiopathique polyarticulaire
L’adalimumab injectable n’a pas été étudié chez l’enfant de moins de deux ans atteint d’arthrite juvénile idiopathique polyarticulaire ni chez l’enfant dont le poids est inférieur à 10 kg.
Idacio est disponible pour les patients pédiatriques juvéniles polyarticulaires qui ont besoin de la dose complète de 40 mg en fonction de leur poids corporel (voir 4 POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique, Arthrite juvénile idiopathique polyarticulaire)
L’auto-injecteur et la seringue préremplie ne sont pas conçus pour administrer une partie de la dose totale de 40 mg et ne doivent pas être utilisés chez les patients pédiatriques qui nécessitent une dose inférieure à 40 mg.
Hidradénite suppurée chez l’adolescent
Aucune étude clinique n’a été menée sur l’emploi de l’adalimumab injectable chez des adolescents atteints d’hidradénite suppurée. La posologie de l’adalimumab injectable chez ces patients a été déterminée par modélisation et simulation pharmacocinétiques et pharmacodynamiques (voir 14.5 Études cliniques – médicament biologique de référence, Enfants, Hidradénite suppurée chez l’adolescent).
Uvéite chez l’enfant
L’adalimumab injectable n’a pas été étudié chez l’enfant de moins de deux ans atteint d’uvéite. En outre, il y a très peu de données sur les enfants âgés de deux ans à moins de trois ans atteints d’uvéite.
Idacio est disponible pour les patients pédiatriques atteints d’uvéite qui ont besoin de la dose complète de 40 mg en fonction de leur poids corporel (voir POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique, Uvéite chez l’enfant)
L’auto-injecteur et la seringue préremplie ne sont pas conçus pour administrer une partie de la dose totale de 40 mg et ne doivent pas être utilisés chez les patients pédiatriques qui nécessitent une dose inférieure à 40 mg.
1.2 Gériatrie
Les données tirées d’études cliniques et l’expérience d’utilisation incitent à penser que l’efficacité de l’adalimumab injectable chez la personne âgée n’est pas différente de celle chez la personne plus jeune. Voir 7.1.4 Personnes âgées.
2 CONTRE-INDICATIONS
- Chez les patients qui présentent une hypersensibilité connue au médicament ou à l’une ou l’autre de ses composantes. Pour obtenir la liste complète des ingrédients, consulter la rubrique 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Chez les patients qui souffrent d’infections graves, comme un état septique, la tuberculose et les infections opportunistes. Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES, Mises en garde et précautions importantes, Infections.
- En présence d’insuffisance cardiaque modérée ou grave (classe III ou IV de la NYHA). Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Insuffisance cardiaque congestive.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Lymphome T hépatosplénique
On a fait état dans des rapports postcommercialisation de très rares cas de lymphome T hépatosplénique, un type de lymphome rare et agressif qui est souvent mortel, chez des patients qui recevaient l’adalimumab injectable. La plupart de ces patients avaient déjà reçu de l’infliximab et pris de l’azathioprine ou de la 6-mercaptopurine en concomitance pour traiter la maladie de Crohn. Le risque potentiel de lymphome T hépatosplénique avec l’association azathioprine ou 6-mercaptopurine et l’adalimumab doit être évalué avec soin. Le lien de causalité entre le lymphome T hépatosplénique et l’adalimumab injectable n’est pas clair.
Infections
On a fait état de cas d’infections graves attribuables à une infection bactérienne, mycobactérienne, fongique envahissante (histoplasmose, aspergillose et coccidioïdomycose extrapulmonaire ou disséminée), virale, parasitaire ou à un autre type d’infection opportuniste chez des patients recevant des inhibiteurs du TNF. On a aussi signalé des cas d’états septiques ainsi que de rares cas de tuberculose, de candidose, de listériose, de légionellose et de pneumocystose liés à l’emploi d’inhibiteurs du TNF, dont l’adalimumab injectable. On a observé d’autres cas d’infections graves durant les études cliniques, notamment pneumonie, pyélonéphrite, arthrite septique et septicémie. On a signalé des hospitalisations ou des décès associés à des infections. Un bon nombre des infections graves sont survenues chez des patients recevant un traitement immunosuppresseur concomitant, un facteur qui, ajouté à leur maladie sous-jacente, était susceptible de les prédisposer aux infections.
Il ne faut pas amorcer un traitement avec Idacio en présence d’une infection évolutive, y compris une infection chronique ou localisée, jusqu’à ce que l’infection soit maîtrisée. Avant d’entreprendre le traitement avec Idacio, il faut peser soigneusement les bienfaits et les risques possibles du traitement chez les patients qui ont été exposés à la tuberculose ou chez ceux qui ont séjourné dans des régions où il y a un risque élevé de tuberculose ou de mycose endémique, comme l’histoplasmose, la coccidioïdomycose ou la blastomycose. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Infections, Autres infections opportunistes.
Comme c’est le cas avec d’autres inhibiteurs du TNF, les patients doivent être surveillés étroitement, à la recherche d’infections, y compris la tuberculose, avant, pendant et après le traitement avec Idacio.
Il faut effectuer une évaluation diagnostique complète et surveiller étroitement l’état de tout patient chez qui apparaît une nouvelle infection pendant le traitement avec Idacio. En présence d’infection grave ou d’un état septique, il faut interrompre l’administration d’Idacio et amorcer un traitement avec un antibiotique ou un antifongique approprié.
Le médecin qui envisage de prescrire Idacio à un patient ayant des antécédents d’infection récurrente ou atteint d’une affection sous-jacente pouvant le rendre vulnérable aux infections, ou encore à celui qui a résidé dans une région où la tuberculose et l’histoplasmose sont endémiques, doit agir avec prudence. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Infections, Tuberculose et 8.1 Aperçu des effets indésirables, Infections. Avant d’entreprendre le traitement avec Idacio, il faut peser soigneusement les bienfaits et les risques possibles du traitement.
Cancers chez l’enfant
Des cas de lymphomes et d’autres cancers, certains mortels, ont été signalés chez des enfants et des adolescents qui recevaient des inhibiteurs du TNF, dont l’adalimumab injectable. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cancers, Cancers chez les enfants et les jeunes adultes.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Enfants
Arthrite juvénile idiopathique polyarticulaire
Voir 4.2 Posologie recommandée et ajustement posologique, Enfants, Arthrite juvénile idiopathique polyarticulaire.
L’innocuité et l’efficacité n’ont pas été établies chez l’enfant de moins de deux ans atteint d’arthrite juvénile idiopathique polyarticulaire ni chez l’enfant dont le poids est inférieur à 10 kg.
Hidradénite suppurée chez l’adolescent
Voir 4.2 Posologie recommandée et ajustement posologique, Enfants, Hidradénite suppurée chez l’adolescent.
Aucune étude clinique n’a été menée sur l’emploi de l’adalimumab injectable chez des adolescents atteints d’hidradénite suppurée. La posologie de l’adalimumab chez ces patients a été déterminée par modélisation et simulation pharmacocinétiques et pharmacodynamiques.
Uvéite chez l’enfant
Voir 4.2 Posologie recommandée et ajustement posologique, Enfants, Uvéite chez l’enfant.
L’innocuité et l’efficacité de l’adalimumab n’ont pas été établies chez l’enfant de moins de deux ans atteint d’uvéite. En outre, il y a très peu de données sur les enfants âgés de deux ans à moins de trois ans atteints d’uvéite.
Personnes âgées
Les données tirées d’études cliniques et l’expérience d’utilisation incitent à penser que l’efficacité de l’adalimumab injectable chez la personne âgée n’est pas différente de celle chez la personne plus jeune. Aucun ajustement de la dose n’est requis chez cette population de patients. On trouvera un bref exposé à ce sujet à la rubrique 7.1.4 Personnes âgées.
Sexe
Aucune différence pharmacocinétique liée au sexe n’a été observée après correction en fonction du poids corporel du patient. Chez les volontaires sains et les patients atteints de polyarthrite rhumatoïde, la pharmacocinétique de l’adalimumab injectable s’est avérée comparable.
Race
On ne s’attend pas à ce que la clairance des immunoglobulines diffère suivant l’appartenance raciale du sujet. D’après les données limitées portant sur des sujets qui ne sont pas de race blanche, il n’existe aucune différence importante sur le plan pharmacocinétique entre les Blancs et les non-Blancs. L’appartenance raciale du patient n’exige aucune adaptation de la posologie.
Insuffisance hépatique
On ne dispose d’aucune donnée sur le comportement pharmacocinétique de l’adalimumab injectable en présence d’insuffisance hépatique. Aucune recommandation posologique ne peut donc être formulée.
Insuffisance rénale
On ne dispose d’aucune donnée sur le comportement pharmacocinétique de l’adalimumab injectable en présence d’insuffisance rénale. Aucune recommandation posologique ne peut donc être formulée.
États morbides
Le comportement pharmacocinétique de l’adalimumab injectable s’est révélé comparable chez le volontaire sain et le patient atteint de polyarthrite rhumatoïde. Voir 10.3 Pharmacocinétique, Populations et situations particulières, États morbides.
Médicaments concomitants
Les patients peuvent continuer de prendre du MTX, des glucocorticoïdes, des salicylés, des AINS, des analgésiques ou d’autres ARMM pendant le traitement avec Idacio. Certains patients atteints de polyarthrite rhumatoïde qui reçoivent Idacio en monothérapie et dont la réponse au traitement avec une dose de 40 mg toutes les 2 semaines diminue pourraient bénéficier d’une augmentation de la fréquence d’administration d’Idacio à raison de 40 mg toutes les semaines.
4.2 Posologie recommandée et ajustement posologique
Idacio est uniquement disponible sous forme de stylo auto-injecteur de 40 mg et de seringue préremplie de 40 mg. Il n’est donc pas possible d’administrer Idacio à des patients qui nécessitent une dose inférieure à 40 mg.
Enfants
Arthrite juvénile idiopathique polyarticulaire
La posologie recommandée d’Idacio pour les patients atteints d’arthrite juvénile idiopathique polyarticulaire à partir de l’âge de 2 ans dont le poids est supérieur ou égal à 30 kg est indiqué dans le (Tableau 1). Idacio est administré toutes les deux semaines, en injection sous-cutanée chez les patients qui ont besoin de la dose complète de 40 mg. Idacio peut être utilisé en association avec le méthotrexate ou en monothérapie en cas d’intolérance au méthotrexate ou lorsque la poursuite du traitement avec le méthotrexate n’est pas appropriée.
Tableau 1. Posologie d’Idacio chez les patients pédiatriques atteints d’arthrite juvénile idiopathique polyarticulaire
| Poids du patient* | Posologie |
|---|---|
| ≥ 30 kg | 40 mg toutes les 2 semaines |
| * Il n’existe aucune forme posologique d’Idacio permettant d’administrer une dose en fonction du poids chez les patients pédiatriques de moins de 30 kg. | |
Les données disponibles laissent entendre qu’on obtient habituellement une réponse clinique à l’intérieur de 12 semaines de traitement. L’efficacité et l’innocuité de l’adalimumab chez les patients qui n’ont pas obtenu de réponse après 16 semaines de traitement n’ont pas été établies.
L’emploi de l’adalimumab injectable n’est pas pertinent chez l’enfant âgé de moins de deux ans pour le traitement de l’arthrite juvénile idiopathique polyarticulaire.
Hidradénite suppurée chez l’adolescent
Chez l’adolescent atteint d’hidradénite suppurée (âgé de 12 à 17 ans pesant 30 kg ou plus), la posologie recommandée est de 80 mg d’Idacio à la semaine 0, suivis de 40 mg toutes les 2 semaines à compter de la semaine 1, les 2 doses étant administrées par injection sous-cutanée.
Chez l’adolescent qui n’a pas répondu de façon satisfaisante au traitement par Idacio administré à raison de 40 mg toutes les 2 semaines, une augmentation de la fréquence d’administration à raison de 40 mg toutes les semaines peut être envisagée (voir 14.5 Études cliniques - médicament biologique de référence, Enfants, Hidradénite suppurée chez l’adolescent).
S’il y a lieu, l’antibiothérapie peut être poursuivie pendant le traitement par Idacio.
Il faut reconsidérer soigneusement la poursuite du traitement au-delà de 12 semaines chez le patient qui ne présente aucune amélioration durant cette période.
Uvéite chez l’enfant
La posologie recommandée d’Idacio en association avec le méthotrexate chez l’enfant âgé de 2 ans et plus atteint d’uvéite antérieure non infectieuse chronique est établie dont le poids est supérieur ou égal à 30 kg est indiqué dans le (Tableau 2). Idacio est administré toutes les deux semaines, en injection sous-cutanée chez les patients qui ont besoin de la dose complète de 40 mg. Aucun cas d’administration de l’adalimumab injectable sans administration concomitante de méthotrexate n’est connu chez l’enfant atteint d’uvéite.
Tableau 2. Schéma posologique d’Idacio chez l’enfant atteint d’uvéite en fonction du poids corporel
| Poids du patient* | Posologie |
|---|---|
| ≥ 30 kg | 40 mg toutes les 2 semaines en association avec le méthotrexate |
| *Il n’existe aucune forme posologique d’Idacio permettant d’administrer une dose en fonction du poids chez les patients pédiatriques de moins de 30 kg. | |
Au moment d’instaurer le traitement par Idacio chez des patients âgés de 6 ans et plus, une dose de départ facultative peut être administrée une semaine avant de commencer le traitement d’entretien; cette dose est de 80 mg chez ceux de 30 kg et plus. Il n’y a pas de données cliniques sur l’emploi d’une dose de départ chez les enfants âgés de moins de 6 ans traités par adalimumab.
Il n’y a pas de données sur l’emploi de l’adalimumab injectable pour le traitement de l’uvéite chez l’enfant < 2 ans.
Adultes
Polyarthrite rhumatoïde
Chez l’adulte atteint de polyarthrite rhumatoïde, la posologie recommandée est de 40 mg d’Idacio administrés toutes les 2 semaines par injection sous-cutanée.
Rhumatisme psoriasique
Chez l’adulte atteint de rhumatisme psoriasique, la posologie recommandée est de 40 mg d’Idacio administrés toutes les 2 semaines par injection sous-cutanée.
Dans le traitement de la polyarthrite rhumatoïde et du rhumatisme psoriasique, les données disponibles laissent entendre qu’on obtient habituellement une réponse clinique à l’intérieur de 12 semaines de traitement. Il faut reconsidérer soigneusement la poursuite du traitement chez le patient qui ne répond pas au traitement au cours de cette période de temps.
Spondylarthrite ankylosante
Chez le patient atteint de spondylarthrite ankylosante, la posologie recommandée est de 40 mg d’Idacio administrés toutes les 2 semaines par injection sous-cutanée. On peut continuer le traitement avec des glucocorticoïdes, des salicylés, des anti-inflammatoires non stéroïdiens (AINS), des analgésiques ou des antirhumatismaux modificateurs de la maladie (ARMM) pendant le traitement avec Idacio.
Maladie de Crohn
Chez l’adulte atteint de la maladie de Crohn, la posologie recommandée pour le traitement d’induction est de 160 mg d’Idacio à la semaine 0, puis 80 mg à la semaine 2, par injection sous-cutanée. La première dose de 160 mg peut être administrée en une seule journée (4 injections de 40 mg) ou répartie sur deux jours consécutifs (2 injections de 40 mg par jour). La deuxième dose, qui est de 80 mg, est administrée à la semaine 2 à raison de 2 injections de 40 mg le même jour.
Chez l’adulte atteint de la maladie de Crohn, la posologie recommandée pour le traitement d’entretien est de 40 mg d’Idacio toutes les 2 semaines à compter de la semaine 4.
Pendant le traitement avec Idacio, il faut optimiser les traitements concomitants (par exemple, l’administration de corticostéroïdes et/ou d’immunomodulateurs).
Chez les patients qui présentent une poussée de la maladie, l’augmentation de la fréquence d’administration peut être envisagée. Voir 14.5 Études cliniques – médicament biologique de référence - maladie de crohn.
Certains patients qui n’ont pas répondu au traitement avec Idacio à la semaine 4 (phase d’induction) pourraient bénéficier d’un traitement d’entretien jusqu’à la semaine 12. Les données disponibles laissent entendre qu’on obtient habituellement une réponse clinique à l’intérieur de quatre semaines de traitement. Il faut reconsidérer soigneusement la poursuite du traitement chez le patient qui ne répond pas au traitement au cours de cette période de temps.
L’emploi de l’adalimumab injectable dans le traitement de la maladie de Crohn a été évalué dans le cadre d’études cliniques comparatives pendant une période pouvant aller jusqu’à une année. Dans le cadre des études ouvertes, l’emploi de l’adalimumab a été évalué chez 510 patients sur 1 594 pendant une période de trois ans, et chez 118 patients sur 1 594 pendant une période d’au moins cinq ans.
Colite ulcéreuse
Chez l’adulte atteint de la colite ulcéreuse, la posologie recommandée pour le traitement d’induction est de 160 mg d’Idacio à la semaine 0, puis 80 mg à la semaine 2, par injection sous-cutanée. La première dose de 160 mg peut être administrée en une seule journée (4 injections de 40 mg) ou répartie sur deux jours consécutifs (2 injections de 40 mg par jour). La deuxième dose, qui est de 80 mg, est administrée à la semaine 2 à raison de 2 injections de 40 mg le même jour. La posologie recommandée pour le traitement d’entretien est de 40 mg d’Idacio toutes les 2 semaines à compter de la semaine 4. Le traitement avec Idacio ne doit se poursuivre que chez les patients ayant obtenu une réponse au cours des huit premières semaines de traitement.
Les patients peuvent continuer de prendre des aminosalicylates et/ou des corticostéroïdes pendant le traitement avec Idacio. Les patients peuvent continuer de prendre de l’azathioprine et de la 6-mercaptopurine (6-MP) pendant le traitement avec Idacio, si cela est nécessaire (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES).
La dose de corticostéroïdes peut être réduite graduellement conformément aux lignes directrices de pratique clinique pendant le traitement d’entretien.
Hidradénite suppurée
Chez l’adulte atteint d’hidradénite suppurée, la posologie recommandée pour le traitement d’induction est de 160 mg d’Idacio, suivie d’une dose de 80 mg 2 semaines plus tard, par injection sous-cutanée. La première dose de 160 mg (semaine 0) peut être administrée en une seule journée (4 injections de 40 mg) ou répartie sur deux jours consécutifs (2 injections de 40 mg par jour). La deuxième dose, qui est de 80 mg, est administrée à la semaine 2 à raison de 2 injections de 40 mg le même jour.
Chez l’adulte atteint d’hidradénite suppurée, la posologie recommandée pour le traitement d’entretien est de 40 mg d’Idacio toutes les semaines à compter de la semaine 4.
S’il y a lieu, l’antibiothérapie peut être poursuivie pendant le traitement avec Idacio.
Il faut reconsidérer la poursuite du traitement au-delà de 12 semaines chez le patient qui ne répond pas au traitement au cours de cette période de temps.
Psoriasis en plaques
Chez l’adulte atteint de psoriasis, la posologie recommandée d’Idacio est une dose initiale de 80 mg administrée par voie sous-cutanée (2 injections de 40 mg), suivie d’une dose d’entretien de 40 mg toutes les 2 semaines par voie sous-cutanée, une semaine après l’administration de la dose initiale.
Il faut reconsidérer soigneusement la poursuite du traitement au-delà de 16 semaines chez le patient qui ne répond pas au traitement après cette période de temps.
Uvéite
Chez l’adulte atteint d’uvéite non infectieuse, la posologie recommandée d’Idacio est une dose initiale de 80 mg administrée par voie sous-cutanée (2 injections de 40 mg), suivie d’une dose d’entretien de 40 mg toutes les 2 semaines par voie sous-cutanée, une semaine après l’administration de la dose initiale.
Le traitement avec Idacio peut être amorcé en association avec des corticostéroïdes et/ou d’autres agents immunomodulateurs non biologiques. La dose de corticostéroïde peut être réduite graduellement conformément à la pratique clinique courante, à compter de deux semaines après le début du traitement avec Idacio. On dispose de peu de données sur l’amorce d’un traitement avec l’adalimumab injectable en monothérapie.
Il est recommandé d’évaluer annuellement les bienfaits et les risques de la poursuite du traitement pendant une longue période.
4.4 Administration
Idacio doit être employé sous la supervision d’un médecin. Le patient peut s’injecter lui-même Idacio si son médecin juge cette démarche appropriée et qu’il assure un suivi, au besoin, après qu’on ait montré la bonne technique d’injection sous-cutanée au patient.
Idacio est uniquement disponible sous forme de seringue préremplie de 40 mg et de stylo auto-injecteur de 40 mg. Il n’est donc pas possible d’administrer Idacio à des patients qui nécessitent une dose inférieure à 40 mg.
Auto-injecteur (stylo) ou seringue préremplie (SPR)
Avant l’injection sous-cutanée du produit, il faut examiner soigneusement la solution dans l’auto-injecteur ou la seringue préremplie afin de détecter toute particule en suspension ou tout changement de couleur. Si le produit contient des particules ou a changé de couleur, il ne doit pas être administré. Comme Idacio ne contient aucun agent de conservation, il faut jeter tout médicament restant dans la seringue ou l’auto-injecteur après l’administration de la dose.
Auto-injecteur (stylo)
Injection : 40 mg/0,8 mL d’Idacio administrés au moyen d’un auto-injecteur à usage unique renfermant une seringue de verre préremplie de 1 mL à laquelle est fixée une aiguille en acier inoxydable de calibre 29 (à paroi mince) de 12 mm (½ po) de longueur et recouverte d’un capuchon rigide. La seringue préremplie est munie d’un stylo-injecteur (Physioject®).
Seringue préremplie
Injection : 40 mg/0,8 mL d’Idacio administrés au moyen d’une seringue de verre préremplie de 1 mL à usage unique à laquelle est fixée une aiguille en acier inoxydable de calibre 29 (à paroi mince) de 12 mm de longueur et recouverte d’un capuchon rigide. La seringue préremplie est munie d’une technologie de protection passive de l’aiguille (Safe’n’Sound®) comme dispositif de sécurité contre les piqûres d’aiguille.
Il faut montrer au patient qui utilise les seringues préremplies à s’injecter tout le contenu de la seringue (0,8 mL), afin de s’administrer toute la dose de 40 mg d’Idacio, selon les instructions fournies dans le feuillet RENSEIGNEMENTS DESTINÉS AUX PATIENTS.
L’auto-injecteur et la seringue préremplie ne sont pas conçus pour administrer une partie de la pleine dose de 40 mg et ne doivent pas être utilisés chez les enfants qui doivent recevoir une dose inférieure à 40 mg.
Il faut changer de point d’injection à chaque injection et ne jamais injecter le produit dans une partie du corps où la peau est sensible, meurtrie, rouge ou indurée. Voir RENSEIGNEMENTS DESTINÉS AUX PATIENTS.
4.5 Dose oubliée
Il faut dire au patient qui oublie une dose d’Idacio de s’injecter la dose dès qu’il s’aperçoit de son oubli, puis de s’injecter la prochaine dose suivant l’horaire d’administration habituel.
5 SURDOSE
La dose maximale tolérée d’adalimumab injectable chez l’humain n’a pas été établie. Des doses multiples atteignant 10 mg/kg ont été administrées à des participants aux études cliniques sans qu’elles ne causent de manifestations de toxicité limitant la dose. En cas de surdosage, il est recommandé de surveiller l’état du patient afin de déceler tout signe ou symptôme de réaction indésirable ou d’effet indésirable, et d’entreprendre immédiatement le traitement approprié des symptômes.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 3 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / teneur/composition | Ingrédients non médicinaux |
| Injection sous-cutanée | 40 mg d’adalimumab dans 0,8 mL (50 mg/mL) de solution stérile présentés dans un auto-injecteur ou une seringue préremplie | acide acétique glacial, tréhalose, polysorbate 80, chlorure de sodium, hydroxyde de sodium et eau pour injection. |
Idacio (adalimumab injectable) est une solution stérile pour administration sous-cutanée, préparée dans les présentations suivantes :
Auto-injecteur (stylo)
L’auto-injecteur Idacio est offert dans une boîte de carton contenant 2 plateaux de 1 dose chacun. Chaque stylo-injecteur uniservice (jetable) est conçu pour l’auto-administration d’une dose unique complète du médicament, au moyen d’une seringue de verre préremplie à laquelle est fixée une aiguille. Chaque stylo-injecteur contient 40 mg d’adalimumab injectable dans 0,8 mL de solution stérile (50 mg/mL). L’auto-injecteur et son emballage ne contiennent pas de latex de caoutchouc naturel.
Seringue préremplie
Idacio est également offert sous forme de seringue préremplie, dans une boîte de carton contenant 2 plateaux de 1 dose chacun. Chaque plateau d’une dose comprend une seringue uniservice assemblée en un dispositif de rétraction automatique de l’aiguille muni de larges collerettes. Chaque seringue préremplie contient 40 mg d’adalimumab injectable dans 0,8 mL de solution stérile (50 mg/mL). La seringue préremplie et son emballage ne contiennent pas de latex de caoutchouc naturel.
7 MISES EN GARDE ET PRÉCAUTIONS
Consultez l’3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Administration concomitante d’ARMM biologiques ou d’inhibiteurs du TNF
On a fait état de cas d’infections graves pendant les études cliniques, liés à l’emploi de l’anakinra (un antagoniste de l’interleukine 1) en association avec un autre inhibiteur du TNF, l’étanercept, sans aucun bienfait supplémentaire, comparativement à l’étanercept employé seul. Étant donné la nature des effets indésirables observés avec ce traitement associant l’étanercept et l’anakinra, des toxicités semblables peuvent survenir avec l’emploi concomitant de l’anakinra et d’autres inhibiteurs du TNF. Par conséquent, il n’est pas recommandé d’employer Idacio (adalimumab injectable) en association avec l’anakinra. Voir 9.4 Interactions médicament-médicament.
L’emploi concomitant d’Idacio avec d’autres ARMM biologiques (comme l’anakinra et l’abatacept) ou d’autres inhibiteurs du TNF n’est pas recommandé à cause du risque accru d’infections et d’autres interactions pharmacologiques potentielles. Voir 9.4 Interactions médicament-médicament.
Remplacement d’un ARMM biologique par un autre
Si on fait passer un patient d’un médicament biologique à un autre, il faut continuer à surveiller son état, à la recherche de signes d’infection.
Intervention chirurgicale
On dispose de peu de données d’innocuité chez les patients traités avec l’adalimumab injectable et qui subissent une intervention chirurgicale. La demi-vie prolongée de l’adalimumab injectable doit être prise en considération dans la planification d’une intervention chirurgicale. Les patients qui prennent Idacio et qui doivent subir une chirurgie doivent être surveillés de près, à la recherche de toute infection, et les mesures appropriées doivent être prises, le cas échéant. On dispose de peu de données d’innocuité chez les patients qui prennent l’adalimumab injectable et qui subissent une arthroplastie.
Cancérogenèse et génotoxicité
Aucune étude animale de longue durée n’a été menée pour évaluer le pouvoir carcinogène de l’adalimumab ou son effet sur la fertilité. Pendant le test in vivo du micronoyau de souris et le test d’Ames réalisé sur Salmonella et Escherichia coli, on n’a observé aucun effet clastogène ni mutagène respectivement. Voir 16 TOXICOLOGIE NON CLINIQUE - MÉDICAMENT BIOLOGIQUE DE RÉFÉRENCE Toxicologie, Mutagénicité et carcinogénicité, Génotoxicité in vitro.
Appareil cardiovasculaire
Insuffisance cardiaque congestive
De nouveaux cas d’insuffisance cardiaque congestive (ICC) et des cas d’aggravation de l’ICC ont été signalés par suite de l’administration d’inhibiteurs du TNF. On a également observé des cas d’aggravation de l’ICC par suite de l’administration d’adalimumab injectable. L’adalimumab injectable n’a fait l’objet d’aucune étude systématique chez les patients souffrant d’ICC; en revanche, on a observé, dans le cadre d’études cliniques portant sur un autre inhibiteur du TNF, un taux supérieur d’effets indésirables graves liés à l’ICC. Les médecins doivent donc user de prudence lorsqu’ils prescrivent Idacio à des patients souffrant d’insuffisance cardiaque et effectuer une surveillance rigoureuse de ces patients. Idacio est contre-indiqué en présence d’insuffisance cardiaque modérée ou grave (classe III ou IV de la NYHA) (voir 2 CONTRE-INDICATIONS).
Appareil digestif
Obstruction de l’intestin grêle
L’échec du traitement de la maladie de Crohn peut indiquer la présence d’une sténose fibreuse fixe pouvant nécessiter une intervention chirurgicale. Les données disponibles laissent entendre que l’adalimumab injectable n’entraîne pas la survenue ou l’aggravation d’une sténose.
Système sanguin et lymphatique
On a fait état de rares cas de pancytopénie, notamment d’anémie aplasique, liée à l’emploi d’inhibiteurs du TNF. On a signalé de rares cas d’effets indésirables hématologiques, notamment de cytopénie cliniquement significative (c.-à-d. thrombocytopénie, leucopénie), liés à l’emploi de l’adalimumab injectable. Le lien de causalité entre ces effets et l’emploi de l’adalimumab injectable n’a pas été établi. Tous les patients doivent être invités à consulter immédiatement un médecin s’ils présentent des signes ou symptômes évoquant une dyscrasie sanguine (p. ex., une fièvre persistante, des ecchymoses, des saignements ou un teint pâle) pendant leur traitement avec Idacio. La confirmation d’une anomalie hématologique importante doit inciter à envisager l’arrêt du traitement avec Idacio.
Réactions d’hypersensibilité
Environ 1 % des participants aux études cliniques qui recevaient l’adalimumab injectable ont eu des réactions allergiques (notamment : éruptions cutanées allergiques, réaction anaphylactoïde, réaction fixe d’origine médicamenteuse, réaction médicamenteuse d’origine non spécifiée, urticaire). Voir 8 EFFETS INDÉSIRABLES. On a signalé des cas de réactions allergiques graves, dont l’anaphylaxie, à la suite de l’administration de l’adalimumab injectable. Si une réaction anaphylactique ou une autre réaction allergique grave survient, il faut interrompre l’administration d’Idacio immédiatement et entreprendre le traitement qui s’impose.
La seringue préremplie et l’auto-injecteur Idacio sont offerts avec une aiguille en acier inoxydable de calibre 29 (à paroi mince) de 12 mm de longueur et recouverte d’un capuchon rigide. La seringue préremplie ou l’auto-injecteur, tous les accessoires et le matériel, y compris leur emballage, ne contiennent pas de latex. Voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
Système immunitaire
Auto-immunité
Le traitement avec l’adalimumab injectable peut entraîner la formation d’auto-anticorps et, en de rares occasions, il peut provoquer l’apparition d’un syndrome pseudo-lupique. Si un patient présente des symptômes évoquant un syndrome pseudo-lupique à la suite d’un traitement au moyen d’Idacio, il convient d’interrompre l’administration de ce produit (voir 8.1 Aperçu des effets indésirables, Formation d’auto-anticorps).
Immunosuppression
Il est possible que les inhibiteurs du TNF, y compris l’adalimumab injectable, affectent les moyens de défense de l’hôte contre les infections et les cancers, puisque le TNF est un médiateur de l’inflammation et un modulateur des réponses immunitaires cellulaires. Durant une étude portant sur l’utilisation de l’adalimumab injectable chez 64 patients atteints de polyarthrite rhumatoïde, on n’a relevé aucun signe de dépression de l’hypersensibilité retardée, de baisse des taux d’immunoglobulines ou d’altération de la numération des lymphocytes effecteurs T et B, des cellules NK, des monocytes ou des macrophages et des granulocytes neutrophiles. Le rôle d’un traitement avec l’adalimumab injectable dans l’apparition et l’évolution de certains cancers et de certaines infections évolutives ou chroniques n’a pas été entièrement élucidé. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Infections et Cancers; et 8.1 Aperçu des effets indésirables, Infections et Cancers.
Immunisation
Dans le cadre d’une étude comparative avec placebo, à répartition aléatoire et à double insu menée chez 226 patients adultes atteints de polyarthrite rhumatoïde et traités avec l’adalimumab injectable, la production d’anticorps à la suite de l’administration des vaccins antipneumococcique et antigrippal a été évaluée. Des titres d’anticorps protecteurs contre les antigènes pneumococciques ont été atteints chez 86 % des patients du groupe adalimumab injectable, comparativement à 82 % des patients du groupe placebo. Chez un total de 37 % des patients recevant l’adalimumab injectable et de 40 % de ceux recevant le placebo, les titres d’anticorps dirigés contre au moins trois des cinq antigènes pneumococciques ont au moins doublé. Dans cette même étude, 98 % des patients qui recevaient l’adalimumab injectable et 95 % de ceux qui recevaient le placebo ont obtenu des titres d’anticorps protecteurs contre les antigènes du virus grippal. Chez un total de 52 % des patients recevant l’adalimumab injectable et de 63 % de ceux recevant le placebo, les titres d’anticorps dirigés contre au moins deux des trois antigènes du virus grippal ont au moins quadruplé.
Avant d’amorcer le traitement avec Idacio, il est recommandé de mettre à jour, dans la mesure du possible, la vaccination des enfants, conformément aux lignes directrices d’immunisation en cours.
Les patients qui prennent Idacio peuvent recevoir des vaccins pendant le traitement, mais pas de vaccin vivant. Il n’existe aucune donnée sur la transmission secondaire de l’infection par des vaccins vivants chez les patients qui reçoivent l’adalimumab injectable.
L’administration de vaccins vivants à des nourrissons ayant été exposés à l’adalimumab injectable in utero n’est pas recommandée dans les cinq mois qui suivent la dernière injection d’Idacio qu’a reçue la mère pendant la grossesse. Voir 7.1.1 Femmes enceintes.
Infections
Tuberculose
On a signalé des cas de réactivation d’une tuberculose et de nouveaux cas de tuberculose chez des patients qui recevaient l’adalimumab injectable. Il s’agissait notamment de cas de tuberculose pulmonaire et de tuberculose extrapulmonaire (disséminée). Il est nécessaire de dépister la tuberculose évolutive et la tuberculose non évolutive (« latente ») au moyen d’un test cutané à la tuberculine avant, pendant et après le traitement avec l’adalimumab injectable. Le traitement de la tuberculose latente doit être amorcé avant d’entreprendre le traitement avec Idacio. Lorsque le test cutané de dépistage de la tuberculose latente à la tuberculine révèle une induration dont le diamètre est égal ou supérieur à 5 mm, le résultat doit être considéré comme positif, même si le patient a reçu un vaccin BCG (bacille de Calmette-Guérin).
Si une tuberculose évolutive est diagnostiquée, il ne faut pas amorcer le traitement avec Idacio.
Il faut envisager la présence d’une tuberculose latente, particulièrement chez les patients qui immigrent ou arrivent de pays où la prévalence de la tuberculose est élevée ou qui ont été en contact étroit avec une personne atteinte de tuberculose évolutive. En présence d’infection latente confirmée, il faut entreprendre un traitement antituberculeux prophylactique approprié, conformément aux Normes canadiennes pour la lutte antituberculeuse et aux recommandations des Centers for Disease Control and Prevention (Centres de contrôle et de prévention des maladies, ou CDC, aux États-Unis) avant d’amorcer un traitement avec Idacio. Il faut également envisager un traitement antituberculeux prophylactique avant de commencer le traitement avec Idacio chez les patients qui présentent de nombreux ou d’importants facteurs de risque de tuberculose malgré un résultat négatif au test de dépistage de la tuberculose et chez les patients qui ont des antécédents de tuberculose latente ou évolutive et pour lesquels on ne peut confirmer s’ils ont reçu un traitement approprié. La décision d’amorcer ou non un traitement antituberculeux chez ces patients ne doit être prise qu’après avoir évalué à la fois le risque de tuberculose latente et les risques du traitement antituberculeux. Au besoin, consulter un médecin spécialisé dans le traitement de la tuberculose.
Malgré le traitement antituberculeux prophylactique, on a signalé des cas de réactivation de la tuberculose chez des patients recevant l’adalimumab injectable. De plus, des cas de tuberculose évolutive sont apparus chez des patients qui recevaient l’adalimumab injectable et dont le résultat du test de dépistage de la tuberculose latente était négatif et, chez certains patients dont la tuberculose évolutive avait été traitée avec succès, celle-ci est réapparue en cours de traitement avec un anti-TNF.
Il faut surveiller l’apparition de signes et symptômes évocateurs de tuberculose évolutive chez les patients qui prennent Idacio, spécialement parce que les tests de dépistage de la tuberculose latente peuvent produire des résultats faussement négatifs. Le risque de faux négatifs au test cutané à la tuberculine doit être envisagé particulièrement chez les patients gravement malades ou immunodéprimés. Il faut dire au patient de consulter un médecin s’il remarque l’apparition de signes ou de symptômes évocateurs de la tuberculose (p. ex., toux persistante, fonte musculaire ou perte de poids, fièvre légère, apathie) pendant ou après le traitement avec Idacio; les médecins doivent surveiller l’apparition de tout signe ou symptôme évocateur de tuberculose évolutive, même chez les patients dont le résultat du test cutané de dépistage de la tuberculose est négatif.
Autres infections opportunistes
On a signalé des cas d’infections opportunistes, dont des infections fongiques envahissantes, chez des patients qui recevaient l’adalimumab injectable. Ces infections ne sont pas reconnues systématiquement chez les patients prenant des inhibiteurs du TNF, ce qui a entraîné des retards dans l’administration d’un traitement approprié et, dans certains cas, la mort.
Les patients qui prennent des inhibiteurs du TNF sont plus vulnérables aux infections fongiques graves, comme l’histoplasmose, la coccidioïdomycose, la blastomycose, l’aspergillose, la candidose et d’autres infections opportunistes. Les patients qui présentent de la fièvre, un malaise, une perte de poids, des sueurs, de la toux, une dyspnée et/ou des infiltrats pulmonaires ou toute autre affection générale grave avec ou sans choc concomitant doivent consulter rapidement un médecin pour subir une évaluation diagnostique.
Chez les patients qui résident ou séjournent dans des régions où les mycoses sont endémiques, il faut soupçonner une infection fongique envahissante s’ils présentent des signes et des symptômes d’une possible infection fongique généralisée. Les patients sont à risque d’histoplasmose et d’autres infections fongiques envahissantes, et, par conséquent, les cliniciens doivent envisager de recourir à un traitement antifongique empirique jusqu’à ce que le ou les agents pathogènes aient été isolés. Les épreuves de dépistage de l’histoplasmose fondées sur la recherche d’antigènes et d’anticorps peuvent donner des résultats négatifs chez certains patients atteints d’une infection évolutive. Lorsque cela est possible, la décision d’administrer un traitement antifongique empirique chez ces patients doit être prise après consultation d’un médecin détenant une expertise dans le diagnostic et le traitement des infections fongiques envahissantes, en tenant compte à la fois des risques d’infection fongique grave et des risques associés au traitement antifongique. Il est également conseillé que les patients qui présentent une infection fongique grave interrompent leur traitement avec un inhibiteur du TNF jusqu’à ce que l’infection soit maîtrisée.
Réactivation du virus de l’hépatite B (VHB)
De très rares cas de réactivation du virus de l’hépatite B (VHB) ont été associés au traitement avec des inhibiteurs du TNF. L’infection par le VHB cliniquement évolutive est survenue après une période de latence allant de 3 à 20 mois après le début du traitement. Dans la plupart des cas, les patients prenaient également d’autres médicaments immunosuppresseurs, dont le méthotrexate, l’azathioprine et/ou des corticostéroïdes. Par conséquent, il est difficile d’établir un lien de causalité direct avec les inhibiteurs du TNF, étant donné que ces autres médicaments constituent des facteurs de confusion. Chez les patients dont l’issue était connue, l’état de la plupart d’entre eux s’est amélioré après un traitement antiviral et/ou l’arrêt du traitement avec l’inhibiteur du TNF. Cependant, des décès sont également survenus parmi les cas signalés. Les patients ayant des facteurs de risque pour l’infection par le VHB doivent subir des épreuves de détection du VHB avant le début d’un traitement avec un inhibiteur du TNF. Les personnes reconnues comme des porteurs chroniques du VHB (antigène de surface positif) devraient faire l’objet d’une surveillance des signes et symptômes de l’infection évolutive tout au long du traitement et plusieurs mois après qu’il soit terminé. La réactivation du VHB n’est pas causée uniquement par les inhibiteurs du TNF alpha; elle a également été signalée avec l’emploi d’autres médicaments immunosuppresseurs.
Cancers
Dans les phases comparatives des études cliniques sur certains inhibiteurs du TNF, dont l’adalimumab injectable, un plus grand nombre de cas de cancers a été observé chez les patients qui recevaient ces inhibiteurs du TNF, comparativement aux patients du groupe témoin.
Dans les phases comparatives et les phases non comparatives ouvertes des études cliniques sur l’adalimumab injectable, les cancers observés le plus fréquemment, autres que les lymphomes et les cancers de la peau non mélaniques, étaient les cancers du sein, du côlon, de la prostate et des poumons ainsi que le mélanome.
Après la commercialisation, on a signalé des cas de leucémie aiguë et chronique associés à l’administration d’inhibiteurs du TNF dans le traitement de la polyarthrite rhumatoïde et d’autres indications. Les patients atteints de polyarthrite rhumatoïde pourraient présenter un risque de leucémie jusqu’à deux fois supérieur à celui observé dans la population générale, même en l’absence de traitement avec un inhibiteur du TNF.
Cancers chez les enfants et les jeunes adultes
Des cas de cancers, certains mortels, ont été signalés chez des enfants, des adolescents et de jeunes adultes qui recevaient des inhibiteurs du TNF, dont l’adalimumab injectable. Environ la moitié des cas étaient des lymphomes, incluant des lymphomes hodgkiniens et non hodgkiniens. Les autres cas représentaient divers types de cancers, incluant des cancers rares habituellement associés à l’immunosuppression et des cancers qui ne sont habituellement pas observés chez les enfants et les adolescents. Les cancers sont survenus après une durée médiane de traitement de 30 mois (intervalle de 1 à 84 mois). La plupart des patients recevaient des immunosuppresseurs en concomitance. Ces cas ont été signalés après la commercialisation et proviennent de diverses sources, incluant des registres et des rapports non sollicités reçus depuis la commercialisation.
On a fait état dans des rapports postcommercialisation de cas de lymphome T hépatosplénique, un type rare de lymphome à lymphocytes T, chez des patients qui recevaient des inhibiteurs du TNF, dont l’adalimumab injectable. Ces cas étaient très agressifs et ont causé la mort. La plupart de ces cas sont survenus chez des patients atteints de la maladie de Crohn ou de la colite ulcéreuse, et la plupart étaient des adolescents ou de jeunes adultes de sexe masculin. Presque tous ces patients avaient déjà pris des immunosuppresseurs, soit de l’azathioprine ou de la 6-mercaptopurine en concomitance avec un inhibiteur du TNF au moment du diagnostic ou avant. On ignore si la survenue du lymphome T hépatosplénique est liée à l’emploi d’un inhibiteur du TNF seul ou d’un inhibiteur du TNF en association avec l’un ou l’autre des immunosuppresseurs. Le risque potentiel de lymphome T hépatosplénique avec l’association azathioprine ou 6-mercaptopurine doit être évalué avec soin.
Aucun cancer n’a été observé chez les enfants âgés de 3 à 17 ans atteints d’uvéite antérieure non infectieuse chronique associée à l’arthrite juvénile idiopathique évolutive qui ont été traités par l’adalimumab injectable (n = 90 patients répartis de façon aléatoire selon un rapport de 2:1 pour recevoir l’adalimumab injectable ou un placebo) pendant une période allant jusqu’à 18 mois dans le cadre d’une étude clinique.
Des cas de cancers survenus pendant le traitement ont été observés chez deux des 480 patients atteints de colite ulcéreuse traités avec l’adalimumab injectable durant la phase à double insu comparative de deux études cliniques (durée du traitement variant de 0 à 52 semaines). Il s’agissait d’un cas de carcinome malpighien et d’un cas de cancer de l’estomac. Ce dernier a été considéré comme sérieux et a amené le retrait du patient de l’étude.
Les données actuelles ne permettent pas de savoir si le traitement avec l’adalimumab injectable influe sur le risque d’apparition de dysplasie ou de cancer du côlon. Tous les patients atteints de colite ulcéreuse qui ont un risque de développer une dysplasie ou un cancer du côlon (par exemple, ceux chez qui la colite ulcéreuse est établie de longue date ou qui présentent une cholangite sclérosante primitive) ou qui ont des antécédents de dysplasie ou de cancer du côlon doivent subir des épreuves de dépistage de la dysplasie périodiquement avant d’amorcer le traitement et tout au long de la maladie. Ces épreuves doivent comprendre une coloscopie et des biopsies, selon les recommandations locales.
Lymphomes
Dans les phases comparatives des études cliniques sur tous les inhibiteurs du TNF, on a observé un plus grand nombre de cas de lymphomes chez les patients qui ont reçu des inhibiteurs du TNF, comparativement à ceux du groupe témoin.
Cependant, avec l’emploi de l’adalimumab injectable, les cas de lymphomes étaient rares et la période de suivi des patients qui recevaient un placebo était plus courte que celle des patients qui recevaient un inhibiteur du TNF. La taille du groupe témoin et la durée limitée des phases comparatives des études ne permettent pas de tirer des conclusions définitives. De plus, le risque naturel de lymphome, qui est accru chez les patients atteints de polyarthrite rhumatoïde, et dont la maladie inflammatoire est installée de longue date et est fortement évolutive, rend plus difficile l’estimation du risque.
En groupant les résultats des phases comparatives et des phases non comparatives ouvertes de 23 études cliniques chez des patients adultes atteints de polyarthrite rhumatoïde, de rhumatisme psoriasique, de spondylarthrite ankylosante, de maladie de Crohn, de colite ulcéreuse, d’hidradénite suppurée, de psoriasis ou d’uvéite (durée médiane d’environ 2,4 ans), totalisant 8 764 patients et 27 196 années-patients de traitement, le taux (intervalle de confiance [IC] à 95 %) de lymphomes observé est de 1,2 (0,9 à 1,7) par 1 000 années-patients. Ce taux est environ trois fois plus élevé que le taux attendu dans la population générale.
Dans le cadre de 14 études comparatives et ouvertes sur l’adalimumab injectable, le rapport d’incidence standardisé (SIR) global de cancers était de 0,99 (IC à 95 %; de 0,81 à 1,20). Avec les connaissances actuelles en la matière, on ne saurait exclure un risque possible d’apparition de lymphomes ou d’autres cancers chez les patients traités avec un inhibiteur du TNF.
Aucune étude n’a été menée chez des patients présentant des antécédents de cancer ou qui continuaient à prendre l’adalimumab injectable alors qu’un cancer est apparu pendant le traitement. Des précautions additionnelles s’imposent lorsqu’un traitement avec Idacio est envisagé chez ces patients.
Cancers autres que lymphomes
Dans les phases comparatives de 21 études sur l’adalimumab injectable chez des patients adultes atteints de polyarthrite rhumatoïde, de rhumatisme psoriasique, de spondylarthrite ankylosante, de la maladie de Crohn, de colite ulcéreuse, d’hidradénite suppurée, de psoriasis ou d’uvéite, on a observé un taux (IC à 95 %) de cancers, autres que les lymphomes et les cancers de la peau non mélaniques, de 6,9 (4,4 à 10,6) par 1 000 années-patients chez 5 196 patients qui avaient reçu l’adalimumab injectable, comparativement à un taux de 6,4 (3,5 à 11,9) par 1 000 années-patients chez 3 347 témoins (durée médiane du traitement de 4,0 mois pour les patients qui recevaient l’adalimumab injectable et de 3,9 mois pour ceux du groupe témoin).
Dans les phases comparatives de 21 études sur l’adalimumab injectable chez des patients atteints de polyarthrite rhumatoïde, de rhumatisme psoriasique, de spondylarthrite ankylosante, de la maladie de Crohn, de colite ulcéreuse, d’hidradénite suppurée, de psoriasis ou d’uvéite, on a observé un taux (IC à 95 %) de cancers de la peau non mélaniques de 8,9 (6,1 à 13,1) par 1 000 années-patients chez les patients qui recevaient l’adalimumab injectable, comparativement à un taux de 3,2 (1,3 à 7,7) par 1 000 années-patients chez ceux du groupe témoin. Parmi ces cas de cancers de la peau, le taux (IC à 95 %) de carcinomes malpighiens était de 2,7 (1,4 à 5,5) par 1 000 années-patients chez les patients qui recevaient l’adalimumab injectable et de 0,6 (0,1 à 4,6) par 1 000 années-patients chez ceux du groupe témoin. Le taux (IC à 95 %) de lymphomes était de 0,7 (0,2 à 2,7) par 1 000 années-patients chez les patients qui recevaient l’adalimumab injectable, comparativement à 0,6 (0,1 à 4,6) par 1 000 années-patients chez ceux du groupe témoin.
On a observé un taux (IC à 95 %) de cancers, autres que les lymphomes et les cancers de la peau non mélaniques, d’environ 8,5 (7,4 à 9,7) par 1 000 années-patients dans la phase comparative des études cliniques et au cours des études de prolongation ouvertes menées à terme ou toujours en cours. Le taux (IC à 95 %) observé de cancers de la peau non mélaniques était d’environ 9,6 (8,5 à 10,9) par 1 000 années-patients, et le taux (IC à 95 %) observé de lymphomes était d’environ 1,3 (0,9 à 1,8) par 1 000 années-patients. Ces études, d’une durée médiane d’environ 3,3 ans, ont porté sur 6 276 patients adultes qui ont reçu l’adalimumab injectable pendant au moins un an ou qui ont présenté un cancer dans l’année suivant le début de leur traitement, ce qui représente plus de 26 044 années-patients de traitement.
Tous les patients, et plus particulièrement ceux atteints de psoriasis ayant déjà reçu un traitement immunosuppresseur intensif ou un traitement associant le psoralène et une photothérapie par rayons UVA, doivent être examinés pour déceler la présence d’un cancer de la peau non mélanique avant et pendant le traitement avec Idacio.
Surveillance et examens de laboratoire
Il n’existe aucune interaction connue entre l’adalimumab injectable et les analyses de laboratoire.
Système nerveux
L’emploi d’inhibiteurs du TNF, y compris l’adalimumab injectable, a été dans de rares cas lié à l’apparition ou à l’exacerbation de symptômes cliniques et/ou à la mise en évidence par radiographie d’affections démyélinisantes, dont la sclérose en plaques, et la névrite optique, ainsi que des maladies démyélinisantes périphériques, dont le syndrome de Guillain-Barré. Le médecin qui considère l’emploi d’Idacio chez un patient atteint d’une affection démyélinisante du système nerveux central (SNC) préexistante ou de survenue récente doit agir avec prudence; il faut envisager d’interrompre le traitement avec Idacio si une telle affection apparaissait.
Il y a un lien connu entre l’uvéite intermédiaire et les affections démyélinisantes du SNC. Il faut procéder à une évaluation neurologique chez les patients atteints d’une uvéite intermédiaire non infectieuse avant d’entreprendre le traitement avec Idacio afin de déceler d’éventuelles affections démyélinisantes du SNC préexistantes.
7.1 Populations particulières
7.1.1 Grossesse
L’expérience d’utilisation pendant la grossesse dans le cadre d’études cliniques est très restreinte et se limite à quelques cas individuels.
Durant une étude de toxicité sur le développement embryofœtal pendant la période périnatale, des macaques de Buffon ont reçu l’adalimumab jusqu’à concurrence de 100 mg/kg (soit 266 fois l’aire sous la courbe [ASC] chez l’humain ayant reçu 40 mg d’adalimumab par voie sous-cutanée, toutes les semaines, avec méthotrexate, ou 373 fois l’ASC chez l’humain ayant reçu 40 mg d’adalimumab par voie sous-cutanée, sans méthotrexate); aucun effet nocif attribuable à l’adalimumab n’a été observé chez les fœtus. Toutefois, aucune étude comparative bien conçue n’a été menée chez la femme enceinte. Comme les résultats des études de reproduction et de développement embryofœtal menées chez l’animal ne permettent pas toujours de se prononcer sur l’effet du traitement chez l’humain à cet égard, il ne faut administrer Idacio à la femme enceinte qu’en cas de nécessité manifeste.
Dans une étude de registre prospective d’une cohorte de patientes exposées durant la grossesse menée par l’OTIS (Organization of Teratology Information Specialists/MotherToBaby) aux États-Unis et au Canada entre 2004 et 2016, le risque d’accoucher d’un enfant né vivant qui présente une anomalie congénitale majeure dans le groupe de femmes traitées par l’adalimumab durant au moins le premier trimestre (69 femmes atteintes de polyarthrite rhumatoïde et 152 femmes atteintes de la maladie de Crohn) a été comparé à celui dans le groupe de femmes non traitées par l’adalimumab durant la grossesse (74 femmes atteintes de polyarthrite rhumatoïde et 32 femmes atteintes de la maladie de Crohn). Le pourcentage d’enfants nés vivants qui présentaient une anomalie congénitale majeure était de 10 % dans le groupe de femmes traitées par l’adalimumab (8,7 % pour les femmes atteintes de polyarthrite rhumatoïde et 10,5 % pour celles atteintes de la maladie de Crohn) et de 7,5 % dans le groupe de femmes non traitées par l’adalimumab (6,8 % pour les femmes atteintes de polyarthrite rhumatoïde et 9,4 % pour celles atteintes de la maladie de Crohn).
Aucune tendance à l’égard des anomalies congénitales majeures n’a été observée. Cette étude prospective ne peut permettre d’établir avec certitude s’il y a un lien entre l’adalimumab et le risque d’anomalies congénitales majeures en raison de limites méthodologiques, entre autres la taille modeste de l’échantillon, la nature volontaire de la participation et le plan de l’étude sans répartition aléatoire.
L’adalimumab pourrait traverser la barrière placentaire et se retrouver dans la circulation de nouveau-nés de femmes ayant été traitées avec l’adalimumab injectable durant la grossesse. Par conséquent, le risque d’infection pourrait être accru chez ces nourrissons. L’administration de vaccins vivants à des nourrissons ayant été exposés à l’adalimumab in utero n’est pas recommandée dans les cinq mois qui suivent la dernière injection de l’adalimumab injectable qu’a reçue la mère pendant la grossesse.
Travail et accouchement
L’adalimumab injectable n’a aucun effet connu sur le travail et l’accouchement.
7.1.2 Allaitement
Le peu de renseignements que l’on trouve dans la littérature scientifique publiée et tirés de rapports de cas indiquent que l’adalimumab est excrété dans le lait maternel à des concentrations représentant de 0,1 à 1 % de la concentration sérique chez la mère. Les données publiées laissent entendre que l’exposition générale à l’adalimumab devrait être faible chez un enfant allaité, l’adalimumab étant une grosse molécule qui est dégradée dans le tractus gastro-intestinal. Toutefois, on ne connaît pas les effets de son exposition locale dans le tractus gastro-intestinal. Il faut prendre en considération les bienfaits de l’allaitement sur le développement et la santé du nourrisson ainsi que le besoin clinique du traitement de la mère par l’adalimumab et tout effet indésirable possible du médicament ou de l’affection sous-jacente de la mère sur l’enfant allaité.
7.1.3 Enfants et adolescents
Arthrite juvénile idiopathique polyarticulaire
L’efficacité et l’innocuité de l’adalimumab injectable ont été étudiées chez des enfants âgés de 4 à 17 ans (n = 171) et de 2 à 4 ans (n = 32). Dans l’ensemble, on n’a observé aucune différence entre ces deux groupes d’âge quant à l’efficacité et à l’innocuité. L’adalimumab injectable n’a pas été étudié chez l’enfant de moins de deux ans atteint d’arthrite juvénile idiopathique polyarticulaire ni chez l’enfant dont le poids est inférieur à 10 kg.
Uvéite chez l’enfant
L’efficacité et l’innocuité de l’adalimumab injectable ont été étudiées chez des enfants atteints d’uvéite âgés de 2 à 17 ans (n = 90 patients répartis de façon aléatoire selon un rapport de 2:1 pour recevoir l’adalimumab injectable ou un placebo). Il y a très peu de données sur les enfants âgés de 2 ans à moins de 3 ans atteints d’uvéite. Les effets indésirables graves ont été plus fréquents chez les enfants âgés de 4 ans et moins.
7.1.4 Personnes âgées
En tout, 519 patients atteints de polyarthrite rhumatoïde et âgés d’au moins 65 ans, dont 107 avaient au moins 75 ans, ont reçu l’adalimumab injectable dans le cadre des études cliniques DE009, DE011, DE019 et DE031. Dans l’ensemble, on n’a observé aucune différence entre ces patients et ceux plus jeunes quant à l’efficacité du traitement. La fréquence d’infections graves et de cancers s’est révélée plus élevée chez les patients de plus de 65 ans qui recevaient l’adalimumab injectable que chez les moins de 65 ans. Comme les infections et le cancer sont en général plus fréquents chez les personnes âgées, il faut employer Idacio avec prudence chez ce type de patient.
8 EFFETS INDÉSIRABLES
Les profils d’effets indésirables qui ont été rapportés dans le cadre des études cliniques visant à comparer Idacio et le médicament biologique de référence étaient comparables. La description des effets indésirables qui est présentée ici repose sur l’expérience clinique avec le médicament biologique de référence.
8.1 Aperçu des effets indésirables
Voici les effets indésirables les plus graves liés à l’emploi de l’adalimumab injectable (voir 7 MISES EN GARDE ET PRÉCAUTIONS) :
- infections graves
- effets sur le système nerveux
- cancers
Les réactions au point d’injection ont constitué les effets indésirables les plus fréquents liés à l’administration de l’adalimumab injectable chez les patients atteints de polyarthrite rhumatoïde. Dans le cadre d’études comparatives sur la polyarthrite rhumatoïde, l’arthrite juvénile idiopathique polyarticulaire, le rhumatisme psoriasique, la spondylarthrite ankylosante, la maladie de Crohn, la colite ulcéreuse, l’hidradénite suppurée, le psoriasis et l’uvéite, 13 % des patients qui recevaient l’adalimumab injectable et 7 % des patients témoins ont eu une telle réaction (érythème et/ou démangeaisons, saignement, douleur ou enflure). Dans la plupart des cas, ces réactions étaient bénignes et n’ont en général pas exigé l’abandon du traitement.
Durant la phase comparative avec placebo à double insu des études DE009, DE011, DE019 et DE031, les effets indésirables ont entraîné l’abandon du traitement chez 7,0 et 4,0 % des patients atteints de polyarthrite rhumatoïde qui recevaient l’adalimumab injectable ou le placebo respectivement. Les effets indésirables qui ont le plus souvent entraîné l’arrêt du traitement avec l’adalimumab injectable ont été les poussées cliniques (0,7 %), les éruptions cutanées (0,3 %) et la pneumonie (0,3 %).
Dans le cadre des études comparatives avec placebo menées chez les patients atteints de polyarthrite rhumatoïde, on a observé huit décès chez les 1 380 patients (0,58 %) traités avec l’adalimumab injectable, comparativement à un décès chez les 690 patients (0,14 %) qui ont reçu le placebo. Le taux de mortalité dans les deux groupes est inférieur au taux prévu dans la population normale, avec un ratio standardisé de mortalité (RSM) de 0,87 (IC à 95 % : 0,38 à 1,72) dans le groupe recevant l’adalimumab injectable et de 0,25 (IC à 95 % : 0,00 à 1,37) dans le groupe placebo.
Dans le cadre de l’étude DE019, 553 patients ont reçu au moins une dose d’adalimumab injectable et 202 patients ont participé à l’étude pendant 10 ans. Au total, 24 patients sont décédés pendant les 10 années de traitement avec l’adalimumab injectable (4 patients pendant la phase à double insu, 14 patients pendant la phase de prolongation ouverte et 6 patients après la fin du traitement avec le médicament à l’étude). Les causes les plus fréquentes de décès survenus en cours de traitement sont les suivantes : quatre états septiques, trois cancers et trois événements intéressant l’appareil respiratoire. Le nombre total de décès n’a toutefois pas été supérieur à celui calculé d’après les taux de mortalité standardisés ajustés selon l’âge.
De ces 553 patients, 23,0 % ont abandonné le traitement à cause d’un effet indésirable. Les effets indésirables le plus souvent associés à l’abandon du traitement avec le médicament à l’étude ont été la pneumonie et le cancer du sein (n = 5 dans les deux cas). La fatigue, la pneumonie, la cellulite et l’histoplasmose (n = 3 dans tous les cas) ont été les effets indésirables liés au traitement ayant le plus souvent entraîné l’abandon du traitement avec le médicament à l’étude.
Au total, 49 % des patients traités avec l’adalimumab injectable ont présenté un effet indésirable grave ayant, dans 15,7 % des cas, à tout le moins un lien possible avec le médicament à l’étude. Les effets indésirables graves les plus fréquents ont été la poussée de polyarthrite rhumatoïde (n = 35, 6,3 %), la pneumonie (n = 26, 4,7 %) et l’infarctus du myocarde (n = 10, 1,8 %). Parmi ces effets, seule la pneumonie a été jugée comme ayant à tout le moins un lien possible avec le médicament à l’étude.
Les effets indésirables apparus en cours de traitement le plus souvent signalés ont été les infections (n total = 448, 81 %; n, infections graves = 85, 15,4 %) et les réactions au point d’injection (n = 115, 20,8 %).
Les effets indésirables d’intérêt particulier survenus chez les 553 patients comprennent 35 cas de cancers autres que le cancer de la peau non mélanique, dont 5 cas de lymphome, et 3 cas de tuberculose. Les effets indésirables graves d’intérêt particulier comprennent cinq cas d’embolie pulmonaire et cinq autres de diverticulite, deux cas de sclérose en plaques et un cas de réaction d’hypersensibilité.
L’adalimumab injectable a également été étudié chez 542 patients atteints (depuis moins de trois ans) de polyarthrite rhumatoïde précoce qui n’avaient jamais reçu de méthotrexate (étude DE013). Aucun autre nouveau problème d’innocuité n’a été observé chez cette population de patients, autres que ceux établis dans le profil d’innocuité lors des études DE009, DE011, DE019 et DE031 portant sur l’adalimumab injectable. Dans le cadre de cette étude, on a observé 5 décès chez les 542 patients (0,92 %) traités avec l’adalimumab injectable, comparativement à 1 décès chez les 257 patients (0,39 %) traités avec le méthotrexate. Le taux de mortalité dans les 2 groupes est inférieur au taux prévu dans la population normale, avec un ratio standardisé de mortalité (RSM) de 0,57 (IC à 95 % : 0,18 à 1,32) dans le groupe traité avec l’adalimumab injectable et de 0,22 (IC à 95 % : 0,00 à 1,23) dans le groupe méthotrexate.
L’adalimumab injectable a aussi été étudié chez 395 patients atteints de rhumatisme psoriasique dans le cadre de deux études comparatives avec placebo et d’une étude de prolongation ouverte, chez 393 patients atteints de spondylarthrite ankylosante dans le cadre de deux études comparatives avec placebo et chez plus de 1 500 patients atteints de la maladie de Crohn dans le cadre de cinq études comparatives avec placebo et de deux études de prolongation ouvertes. Le profil d’innocuité chez les patients atteints de rhumatisme psoriasique et traités avec l’adalimumab injectable à raison de 40 mg toutes les 2 semaines était semblable à celui des patients atteints de polyarthrite rhumatoïde et qui a été observé lors des études DE009, DE011, DE019, DE031 et DE013 portant sur l’adalimumab injectable. Durant la phase comparative des études sur le rhumatisme psoriasique, aucun décès n’est survenu chez les patients traités avec l’adalimumab injectable ou le placebo. Durant la phase ouverte d’une étude sur le rhumatisme psoriasique, deux décès sont survenus parmi les 382 patients de l’étude totalisant 795,7 années-patients d’exposition. Le taux de mortalité est inférieur au taux prévu dans la population normale, avec un RSM de 0,39 (IC à 95 % : 0,04 à 1,43). Dans l’étude ouverte sur le psoriasis, cinq décès sont survenus parmi les 1 468 patients de l’étude totalisant 4 068,6 années-patients d’exposition.
L’adalimumab injectable a également été étudié chez 1 010 patients atteints de colite ulcéreuse dans le cadre de deux études comparatives avec placebo, à double insu et à répartition aléatoire (M06-826, 8 semaines et M06-827, 52 semaines) et d’une étude de prolongation ouverte. Aucun nouveau problème d’innocuité n’a été observé chez cette population de patients atteints de colite ulcéreuse. Durant la phase comparative des études sur la colite ulcéreuse, aucun décès n’est survenu chez les patients traités avec l’adalimumab injectable ou le placebo. Dans l’ensemble du programme de développement de l’adalimumab injectable pour le traitement de la colite ulcéreuse mené chez 1 010 patients totalisant 2 007,4 années-patients d’exposition au médicament (622 patients traités pendant plus d’un an), deux décès sont survenus pendant le traitement durant l’étude de prolongation ouverte à long terme (mort par arrêt cardiorespiratoire et par insuffisance ventriculaire droite). Aucun nouveau problème d’innocuité n’a été observé durant la phase comparative à double insu des études sur la colite ulcéreuse autres que ceux établis dans le profil d’innocuité de l’adalimumab injectable.
L’adalimumab injectable a également été étudié chez 727 patients atteints d’hidradénite suppurée dans le cadre de trois études comparatives avec placebo, à double insu et à répartition aléatoire, et d’une étude de prolongation ouverte. Aucun décès n’a été signalé pendant les phases comparatives avec placebo. Dans l’ensemble du programme de développement de l’adalimumab injectable pour le traitement de l’hidradénite suppurée mené chez 727 patients totalisant 635,7 années-patients d’exposition au médicament (281 patients traités pendant plus d’un an), deux décès sont survenus pendant le traitement (mort par arrêt cardiorespiratoire et consécutive à une pancréatite d’origine auto-immune). Aucun nouveau problème d’innocuité n’a été observé chez cette population de patients atteints d’hidradénite suppurée.
L’adalimumab injectable a également été étudié chez 464 patients atteints d’uvéite, dans le cadre de deux études comparatives avec placebo, à double insu et avec répartition aléatoire (M10-877 et M10-880) et d’une étude de prolongation ouverte (M11-327). Aucun nouveau problème d’innocuité lié à l’adalimumab injectable n’a été observé chez cette population de patients atteints d’uvéite. Dans le programme global de développement de l’adalimumab injectable pour le traitement de l’uvéite chez l’adulte, chez 464 patients adultes traités par l’adalimumab et totalisant 1308,2 années-patients d’exposition, 6 décès sont survenus pendant le traitement (insuffisance rénale chronique, dissection de l’aorte/tamponnade aiguë, lymphome à lymphocytes B, abcès du cerveau, carcinome du pancréas et accident). De ces décès, 2 sont survenus durant la phase comparative des études sur l’uvéite chez l’adulte et 4, durant l’étude de prolongation ouverte.
Formation d’auto-anticorps
Dans les études DE009, DE011, DE019, DE031 et DE013, on a procédé à divers moments dans le temps à des épreuves de détection d’auto-anticorps sur les échantillons de sang des patients. À la 24e semaine des études comparatives sur la polyarthrite rhumatoïde, on a détecté des anticorps antinucléaires (AAN) chez 11,9 % des patients qui recevaient l’adalimumab injectable et chez 8,1 % de ceux qui recevaient le placebo ou le traitement de référence, et dont les titres d’AAN étaient nuls au départ. Des signes cliniques évocateurs d’un syndrome pseudo-lupique de novo sont apparus chez 2 des 3 441 patients qui ont reçu l’adalimumab injectable. L’état de ces patients s’est amélioré après l’arrêt du traitement. Aucun patient n’a eu de néphrite lupique ou de symptôme visant le SNC. L’effet du traitement de longue durée avec l’adalimumab injectable sur l’installation de maladies auto-immunes est inconnu.
Immunogénicité
La formation d’anticorps anti-adalimumab injectable est associée à une augmentation de la clairance et à une réduction de l’efficacité de l’adalimumab injectable. Il n’y a aucune corrélation apparente entre la présence d’anticorps anti-adalimumab et la survenue d’effets indésirables.
Enfants
Dans le cadre de l’étude clinique sur l’emploi de l’adalimumab injectable dans le traitement de l’arthrite juvénile idiopathique polyarticulaire, la proportion de patients ayant obtenu une réponse ACR spécifique à cette population de jeunes patients (ACR-Pedi) a été plus faible chez les enfants qui présentaient des anticorps anti-adalimumab (AAA) injectables que chez les autres.
Chez les patients âgés de 4 à 17 ans qui étaient atteints d’arthrite juvénile idiopathique polyarticulaire (étude DE038), on a décelé des AAA chez 15,8 % (27/171) des patients recevant l’adalimumab injectable. Chez ceux qui ne recevaient pas de MTX en concomitance, le taux d’incidence était de 25,6 % (22/86), comparativement à 5,9 % (5/85) chez ceux qui recevaient l’adalimumab injectable en concomitance avec le méthotrexate. Chez les patients atteints d’arthrite juvénile idiopathique polyarticulaire qui étaient âgés de 2 ans à moins de 4 ans ou de 4 ans et plus et pesant moins de 15 kg (étude M10-444), on a décelé des AAA chez 7 % (1/15) des patients; le patient en question recevait du MTX en concomitance.
Adultes
À plusieurs reprises au cours du traitement de 6 à 12 mois administré dans le cadre des études DE009, DE011 et DE019, on a effectué la recherche d’anticorps anti-adalimumab injectable. Au moins une fois pendant le traitement, on a décelé de faibles titres d’anticorps anti-adalimumab injectable, neutralisants in vitro, chez environ 5 % (58/1 062) des adultes atteints de polyarthrite rhumatoïde qui recevaient l’adalimumab injectable. Chez les sujets qui recevaient simultanément du MTX, les anticorps se sont formés moins souvent que chez ceux qui ne recevaient que l’adalimumab injectable (1 et 12 % respectivement). Les anticorps peuvent se former plus souvent chez le patient qui reçoit l’adalimumab injectable en monothérapie toutes les 2 semaines que chez celui qui le reçoit 1 fois par semaine. Parmi les patients qui recevaient l’adalimumab injectable en monothérapie suivant la posologie recommandée de 40 mg toutes les 2 semaines, on a observé une moins grande fréquence de réponse ACR 20 (critères de réponse ACR 20 de l’American College of Rheumatology) chez les patients qui présentaient des anticorps que chez les autres. Le pouvoir immunogène à long terme de l’adalimumab injectable est inconnu.
Chez les patients atteints de rhumatisme psoriasique, on a décelé des AAA chez 10 % (38/376) des patients recevant l’adalimumab injectable. Chez les patients qui ne recevaient pas de méthotrexate en concomitance, le taux d’incidence était de 13,5 % (24/178), comparativement à 7 % (14/198) chez ceux qui recevaient l’adalimumab injectable en concomitance avec le méthotrexate.
Chez les patients atteints de spondylarthrite ankylosante, on a décelé des AAA chez 8,3 % (17/204) des patients recevant l’adalimumab injectable. Chez les patients qui ne recevaient pas de méthotrexate en concomitance, le taux d’incidence était de 8,6 % (16/185), comparativement à 5,3 % (1/19) chez ceux qui recevaient l’adalimumab injectable en concomitance avec le méthotrexate.
Chez les patients atteints de la maladie de Crohn, on a décelé des AAA chez 2,6 % (7/269) des patients recevant l’adalimumab.
Chez les patients atteints de colite ulcéreuse, on a décelé des AAA chez 5,0 % (19/379) des patients recevant l’adalimumab injectable. La portée clinique de ces données n’a pas été établie.
Chez les patients atteints d’hidradénite suppurée modérément à fortement évolutive, on a décelé des anticorps AAA chez 10,1 % (10/99) des patients recevant l’adalimumab injectable.
Chez les patients atteints de psoriasis, on a décelé des AAA chez 8,4 % (77/920) des patients recevant l’adalimumab injectable en monothérapie.
Chez les patients atteints de psoriasis en plaques, le taux de formation d’anticorps anti-adalimumab injectable avec l’adalimumab injectable en monothérapie était de 8 %. Cependant, étant donné les limites de la méthode de dosage, les anticorps anti-adalimumab injectables n’ont pu être détectés que lorsque les concentrations sériques d’adalimumab injectable étaient inférieures à 2 mcg/mL. Parmi les patients dont les concentrations sériques d’adalimumab injectable étaient inférieures à 2 mcg/mL (environ 40 % du nombre total de patients étudiés), le taux d’immunogénicité était de 20,7 %. Chez les patients atteints de psoriasis en plaques recevant l’adalimumab injectable en monothérapie à long terme qui ont participé à une évaluation de l’interruption et de la reprise du traitement et dont les concentrations sériques d’adalimumab injectable étaient inférieures à 2 mcg/mL (environ 12 % du nombre total de patients étudiés), le taux d’immunogénicité était de 16 %; le taux global de formation d’anticorps anti-adalimumab injectable était de 1,9 % avant l’interruption du traitement, et de 2,3 % après la reprise du traitement.
Chez les patients atteints d’uvéite non infectieuse, des AAA ont été décelés chez 4,8 % (12/249) des patients recevant l’adalimumab injectable. Cependant, étant donné les limites de la méthode de dosage, les anticorps anti-adalimumab injectables n’ont pu être détectés que lorsque les concentrations sériques d’adalimumab injectable étaient inférieures à 2 mcg/mL. Parmi les patients dont les concentrations sériques d’adalimumab injectable étaient inférieures à 2 mcg/mL (environ 23 % du nombre total de patients étudiés), le taux d’immunogénicité était de 21,1 %.
Ces données font état du pourcentage de patients chez qui la recherche d’anticorps anti-adalimumab injectable par dosage immunoenzymatique (ELISA) a donné des résultats positifs, et elles dépendent fortement de la sensibilité et de la spécificité du test. De plus, plusieurs facteurs peuvent influer sur la fréquence observée de résultat positif, notamment la manipulation de l’échantillon, le moment du prélèvement, les traitements médicamenteux simultanés et la présence de maladies sous-jacentes. C’est pourquoi il peut être trompeur de comparer la fréquence de formation d’anticorps anti-adalimumab injectable avec la fréquence de formation d’anticorps dirigés contre d’autres produits.
Infections
Enfants
Dans l’étude clinique comparative menée chez des enfants atteints d’arthrite juvénile idiopathique polyarticulaire (étude DE038), la fréquence des infections s’élevait à 238,5 par 100 années-patients chez les patients traités avec l’adalimumab injectable, comparativement à 269,5 par 100 années-patients chez les patients témoins (recevant le placebo); la fréquence des infections graves était de 6,1 par 100 années-patients chez les patients traités avec l’adalimumab injectable, comparativement à 0 chez les patients témoins (recevant le placebo).
Dans l’étude ouverte menée sur l’arthrite juvénile idiopathique polyarticulaire (étude M10-444), la fréquence des infections s’élevait à 206,2 par 100 années-patients chez les patients traités avec l’adalimumab injectable et la fréquence des infections graves était de 6,7 par 100 années-patients chez les patients traités avec l’adalimumab injectable.
Dans le cadre d’une étude comparative à répartition aléatoire menée chez des enfants atteints d’uvéite antérieure non infectieuse chronique associée à l’arthrite juvénile idiopathique évolutive (étude SYCAMORE), la fréquence des infections était de 236,4 par 100 années-patients (77 %) dans le groupe traité avec l’adalimumab injectable et de 164,5 par 100 années-patients (40 %) dans le groupe témoin recevant le placebo. La fréquence des infections graves était de 17,1 par 100 années-patients (13 %) chez les patients atteints d’uvéite traités avec l’adalimumab injectable, alors qu’aucun cas d’infection grave n’a été signalé chez les patients du groupe témoin recevant le placebo.
Adultes
Dans le cadre de 23 études comparatives sur la polyarthrite rhumatoïde, le rhumatisme psoriasique, la spondylarthrite ankylosante, la maladie de Crohn, la colite ulcéreuse, l’hidradénite suppurée, le psoriasis et l’uvéite, la fréquence des infections s’élevait respectivement à 147,4 et 142,7 par 100 années-patients chez les 5 630 patients recevant l’adalimumab injectable et les 3 587 patients recevant le placebo ou le traitement de référence. Il s’agissait principalement de rhinopharyngites, d’infections des voies respiratoires supérieures et de sinusites. La plupart des patients ont continué de recevoir l’adalimumab injectable après la résolution de l’infection.
La fréquence des infections graves s’établissait à 3,4 par 100 années-patients chez les patients traités avec l’adalimumab injectable et à 3,2 par 100 années-patients chez ceux recevant le placebo ou le traitement de référence.
Dans le cadre des études comparatives et ouvertes sur l’adalimumab injectable, des infections graves, comme la légionellose, ont été signalées (0,02 par 100 années-patients). Aucun cas de listériose n’a été signalé et, par conséquent, on a estimé le taux de cette infection à 0,01 par 100 années-patients. Ces deux infections ont été signalées de façon spontanée durant la période de postcommercialisation.
Dans le cadre des études comparatives et ouvertes sur l’adalimumab injectable, des infections graves (dans de rares cas, mortelles) ont été signalées, notamment des cas de tuberculose (y compris tuberculose miliaire et extrapulmonaire) et d’infections opportunistes envahissantes (par exemple, histoplasmose disséminée, pneumonie à Pneumocystis carinii et aspergillose). La plupart des cas de tuberculose sont survenus au cours des huit premiers mois du traitement et peuvent correspondre à la recrudescence d’une infection latente.
Dans le cadre de la phase comparative à double insu de deux études cliniques portant sur l’adalimumab injectable dans le traitement de patients atteints de colite ulcéreuse, des infections graves sont survenues chez 4 des 480 patients traités avec l’adalimumab injectable. Il s’agissait d’appendicite (n = 1), d’abcès anal (n = 1), d’état septique associé à un cathéter (n = 1) et de salmonellose (n = 1). Des infections graves sont survenues chez huit patients recevant le placebo. Des infections opportunistes sont survenues chez 7 des 480 patients traités avec l’adalimumab injectable. Il s’agissait de candidose (n = 3), de candidose œsophagienne (n = 1) et de candidose buccale (n = 3). Des infections opportunistes sont survenues chez trois patients recevant le placebo.
Dans le cadre de la phase comparative à double insu des trois études cliniques portant sur l’adalimumab injectable dans le traitement de patients atteints d’hidradénite suppurée, des infections graves sont survenues chez 4 des 419 patients traités avec l’adalimumab injectable. Il s’agissait d’infection à Escherichia (n = 1), d’infection génitale bactérienne (n = 1), d’infection (n = 1), de kyste pilonidal (n = 1) et de pyélonéphrite (n = 1). Des infections graves sont survenues chez 2 des 366 patients recevant le placebo.
Dans le cadre de la phase comparative à double insu de deux études cliniques portant sur l’adalimumab injectable dans le traitement de patients atteints d’uvéite, des infections graves sont survenues chez 7 des 250 patients (2,8 %) traités avec l’adalimumab injectable. Il s’agissait de pneumonie (n = 2), de bronchite (n = 1), de kyste pilonidal (n = 1), de pneumonie à Legionella (n = 1), de tuberculose (n = 1), d’infection des voies respiratoires supérieures (n = 1) et d’infection urinaire (n = 1). Des infections graves sont survenues chez 4 des 250 patients (1,6 %) recevant le placebo. Des infections opportunistes sont survenues chez 7 des 250 patients traités avec l’adalimumab injectable. Il s’agissait de tuberculose évolutive (n = 1), de tuberculose latente (n = 4) et de candidose buccale (n = 2). Une tuberculose latente a été observée chez un patient recevant le placebo. Dans l’étude de prolongation ouverte (M11-327), le taux d’incidence des infections graves ajusté en fonction de l’exposition a été plus élevé chez les patients qui recevaient en concomitance des corticostéroïdes à action générale et des immunosuppresseurs en plus du traitement par l’adalimumab injectable.
Réactions au point d’injection
Dans le cadre d’études comparatives menées chez des adultes et des enfants, 13 % des patients traités avec l’adalimumab injectable ont présenté une réaction au point d’injection (érythème et/ou démangeaisons, saignement, douleur ou enflure), comparativement à 7 % des patients qui ont reçu le placebo ou le traitement de référence. En général, ces réactions au point d’injection n’ont pas nécessité l’abandon du traitement.
Cancers
Au cours des études cliniques, on a observé un plus grand nombre de cas de cancers chez les patients recevant l’adalimumab injectable que chez les patients témoins. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cancers.
Système nerveux
Dans le cadre de 21 études comparatives menées chez des patients adultes atteints de polyarthrite rhumatoïde, de rhumatisme psoriasique, de spondylarthrite ankylosante, de la maladie de Crohn, de colite ulcéreuse, d’hidradénite suppurée ou de psoriasis, le taux d’apparition ou d’aggravation de maladies démyélinisantes du système nerveux central (y compris la sclérose en plaques et la névrite optique) et de maladies démyélinisantes périphériques (y compris le syndrome de Guillain-Barré) était inférieur à 0,4 par 1 000 années-patients chez 5 380 patients recevant l’adalimumab injectable et de 0,7 par 1 000 années-patients chez 3 337 patients témoins. Dans le cadre des études comparatives et ouvertes menées chez des patients adultes traités avec l’adalimumab injectable, le taux (IC à 95 %) de maladies démyélinisantes était de 0,7 (0,4 à 1,1) par 1 000 années-patients. Des cas de maladie démyélinisante ont été rapportés de façon spontanée durant la période postcommercialisation.
Dans la partie comparative de deux études cliniques à double insu menées sur l’adalimumab injectable chez des patients atteints d’uvéite, un cas (0,4 %) de sclérose en plaques a été rapporté chez 250 patients traités avec l’adalimumab injectable. Dans le cadre du programme de développement du traitement de l’uvéite chez l’adulte comportant l’étude ouverte, le taux (IC à 95 %) de maladies démyélinisantes (c.-à-d. sclérose en plaques et névrite optique) était de 5,4 (2,2 à 11,0) par 1 000 années-patients.
Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux.
Psoriasis : nouveaux cas et aggravation
De nouveaux cas de psoriasis, notamment de psoriasis pustuleux et de psoriasis palmoplantaire, et des cas d’aggravation d’un psoriasis déjà existant ont été signalés avec l’utilisation d’inhibiteurs du TNF, dont l’adalimumab injectable. Dans bon nombre de ces cas, les patients prenaient des immunosuppresseurs en concomitance (p. ex., du méthotrexate ou des corticostéroïdes). Certains de ces patients ont dû être hospitalisés. La plupart des patients ont présenté une atténuation de leur psoriasis après avoir cessé de prendre l’inhibiteur du TNF. Le psoriasis est réapparu chez certains patients lorsqu’ils ont reçu un autre inhibiteur du TNF. Il faut envisager d’interrompre le traitement avec Idacio dans les cas graves de psoriasis et si le psoriasis ne s’atténue pas ou s’aggrave malgré l’utilisation d’un traitement topique.
Élévations des taux d’enzymes hépatiques
Dans des études cliniques comparatives de phase III portant sur l’adalimumab injectable (40 mg par voie sous-cutanée toutes les 2 semaines) administré à des patients atteints de polyarthrite rhumatoïde ou de rhumatisme psoriasique pendant une période allant de 4 à 104 semaines, on a observé des élévations du taux d’alanine aminotransférase (ALAT) ≥ 3 fois la limite supérieure de la normale chez 3,7 % des patients recevant l’adalimumab injectable, comparativement à 1,6 % chez les patients témoins. Puisque beaucoup des patients de ces études cliniques prenaient également des médicaments qui causent des élévations des taux d’enzymes hépatiques (comme les AINS et le MTX), le lien entre l’adalimumab injectable et les élévations des taux d’enzymes hépatiques n’est pas clair.
Dans des études cliniques comparatives de phase III portant sur l’adalimumab injectable (doses initiales de 160 mg et de 80 mg, ou de 80 mg et de 40 mg les jours 1 et 15, respectivement, suivies de 40 mg toutes les 2 semaines) administré à des patients adultes atteints de la maladie de Crohn pendant une période allant de 4 à 52 semaines, on a observé des élévations du taux d’ALAT ≥ 3 fois la limite supérieure de la normale chez 0,9 % des patients recevant l’adalimumab injectable, comparativement à 0,9 % chez les patients témoins.
Dans des études cliniques comparatives de phase III portant sur l’adalimumab injectable (doses initiales de 160 mg et de 80 mg les jours 1 et 15, respectivement, suivies de 40 mg toutes les 2 semaines) administré à des patients atteints de colite ulcéreuse pendant une période allant de une à 52 semaines, on a observé des élévations du taux d’ALAT ≥ 3 fois la limite supérieure de la normale chez 1,5 % des patients recevant l’adalimumab injectable, comparativement à 1,0 % chez les patients témoins. Le taux d’incidence des élévations du taux d’ALAT ≥ 5 fois la limite supérieure de la normale était de 0,5 % chez les patients recevant l’adalimumab injectable et de 0,2 % chez les patients témoins.
Dans des études cliniques comparatives de phase III portant sur l’adalimumab injectable (dose initiale de 80 mg suivie de 40 mg toutes les 2 semaines) administré à des patients atteints de psoriasis en plaques pendant une période allant de 12 à 24 semaines, on a observé des élévations du taux d’ALAT ≥ 3 fois la limite supérieure de la normale chez 1,8 % des patients recevant l’adalimumab injectable, comparativement à 1,8 % chez les patients témoins.
Dans des études cliniques comparatives de phase III portant sur l’adalimumab injectable (40 mg toutes les 2 semaines) administré à des patients atteints de spondylarthrite ankylosante pendant une période allant de 12 à 24 semaines, on a observé des élévations du taux d’ALAT ≥ 3 fois la limite supérieure de la normale chez 2,4 % des patients recevant l’adalimumab injectable, comparativement à 0,7 % chez les patients témoins.
Dans des études cliniques comparatives portant sur l’adalimumab injectable (doses initiales de 160 mg à la semaine 0 et de 80 mg à la semaine 2, suivies de 40 mg toutes les semaines à compter de la semaine 4) administré à des patients adultes atteints d’hidradénite suppurée pendant une période allant de 12 à 16 semaines, on a observé des élévations du taux d’ALAT ≥ 3 fois la limite supérieure de la normale chez 0,3 % des patients recevant l’adalimumab injectable, comparativement à 0,6 % chez les patients témoins.
Dans des études cliniques comparatives de phase III portant sur l’adalimumab injectable (dose initiale de 80 mg à la semaine 0 suivie de 40 mg toutes les 2 semaines à compter de la semaine 1) administré à des patients adultes atteints d’uvéite et dans lesquelles l’exposition totalisait 165,4 années-patients et 119,8 années-patients respectivement chez les patients recevant l’adalimumab injectable et les patients témoins, des élévations du taux d’ALAT ≥ 3 fois la limite supérieure de la normale ont été observées chez 2,4 % des patients recevant l’adalimumab injectable et chez 2,4 % des patients témoins.
Pour toutes les indications chez l’adulte dans ces études cliniques, les patients qui présentaient des élévations du taux d’ALAT étaient asymptomatiques et, dans la plupart des cas, ces élévations étaient passagères et ont disparu avec la poursuite du traitement. On a fait état cependant dans des rapports postcommercialisation de très rares cas de réactions hépatiques graves, notamment de l’insuffisance hépatique, ainsi que de troubles hépatiques moins graves pouvant précéder l’insuffisance hépatique, tels que l’hépatite, y compris l’hépatite auto-immune, chez des patients recevant des inhibiteurs du TNF, dont l’adalimumab. Le lien de causalité avec l’adalimumab injectable n’a pas été établi.
Traitement concomitant avec l’azathioprine ou la 6-mercaptopurine
Dans des études cliniques menées sur la maladie de Crohn chez l’adulte, des taux plus élevés d’événements indésirables liés aux cancers et aux infections graves ont été observés avec le traitement associant l’adalimumab injectable et l’azathioprine ou la 6-mercaptopurine, comparativement à l’adalimumab injectable administré en monothérapie.
8.2 Effets indésirables observés au cours des études cliniques
Puisque les études cliniques sont menées dans des conditions très particulières, les taux d’effets indésirables peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables qui sont tirés d’études cliniques s’avèrent utiles pour déterminer les effets indésirables liés au médicament et leurs taux approximatifs.
Polyarthrite rhumatoïde
Description des sources de données
Les données citées ci-dessous proviennent de l’administration de l’adalimumab injectable chez 3 046 patients, dont plus de 2 000 ont reçu ce produit pendant six mois et plus de 1 500 pendant plus de un an (études DE009, DE011, DE019, DE031 et DE013). On a étudié l’adalimumab injectable dans le cadre d’études comportant une comparaison avec un placebo et d’études de suivi de longue durée pouvant atteindre 60 mois dans une population de patients atteints de polyarthrite rhumatoïde modérément à fortement évolutive, dont le traitement antérieur avec un ARMM avait échoué. L’âge moyen des participants était de 54 ans, 77 % des patients étaient des femmes, 91 % des patients étaient de race blanche (études DE009, DE011, DE019, DE031). Une autre étude (l’étude DE013) a été menée chez les patients dont la polyarthrite rhumatoïde avait été diagnostiquée récemment et qui n’avaient jamais reçu de méthotrexate. La plupart des patients ont reçu l’adalimumab injectable à raison de 40 mg toutes les 2 semaines.
Fréquence relative des effets indésirables du médicament
Le Tableau 4 résume les effets indésirables signalés chez au moins 1 % des patients qui ont reçu l’adalimumab injectable à raison de 40 mg toutes les 2 semaines, et pour toutes les doses d’adalimumab injectable étudiées, en comparaison avec le placebo ou le méthotrexate (étude DE013). La fréquence des effets indésirables était comparable, que l’adalimumab injectable ait été administré toutes les semaines ou toutes les 2 semaines. Pendant l’étude DE019, les types et la fréquence des effets indésirables observés au cours de la phase de prolongation ouverte d’une durée de 10 ans étaient similaires à ceux observés au cours de la phase à double insu d’une durée d’un an.
Tableau 4. Nombre et pourcentage de patients (≥ 1 %) ayant présenté des effets indésirables signalés comme ayant au moins un lien possible avec le médicament à l’étude pendant la phase comparative des études sur la polyarthrite rhumatoïde (études DE009, DE011, DE019, DE031, DE013)
| Classification par système-organe | Adalimumab injectable 40 mg, voie s.c., toutes les 2 semaines | Adalimumab injectable (adalimumab injectable pour toutes les doses) | Placebo (sauf étude DE013) | MTX (étude DE013) | |||||||
| Classification par système-organe | Adalimumab injectable 40 mg, voie s.c., toutes les 2 semaines | Adalimumab injectable (adalimumab injectable pour toutes les doses) | Placebo (sauf étude DE013) | MTX (étude DE013) | |||||||
N = 1 247 n (%) | N = 1 922 n (%) | N = 690 n (%) | N = 257 n (%) | ||||||||
N = 1 247 n (%) | N = 1 922 n (%) | N = 690 n (%) | N = 257 n (%) | ||||||||
| Troubles gastro-intestinaux | |||||||||||
| Nausées | 80 (6,4) | 112 (5,8) | 12 (1,7) | 33 (12,8) | |||||||
| Diarrhée | 47 (3,8) | 60 (3,1) | 17 (2,5) | 18 (7,0) | |||||||
| Douleurs abdominales | 22 (1,8) | 29 (1,5) | 5 (0,7) | 3 (1,2) | |||||||
| Douleurs abdominales hautes | 20 (1,6) | 25 (1,3) | 0 (0,0) | 13 (5,1) | |||||||
| Ulcères buccaux | 17 (1,4) | 24 (1,2) | 5 (0,7) | 12 (4,7) | |||||||
| Dyspepsie | 14 (1,1) | 21 (1,1) | 4 (0,6) | 7 (2,7) | |||||||
| Vomissements | 16 (1,3) | 20 (1,0) | 5 (0,7) | 6 (2,3) | |||||||
| Troubles généraux et atteintes au point d’injection | |||||||||||
| Irritation au point d’injection | 74 (5,9) | 122 (6,3) | 61 (8,8) | 3 (1,2) | |||||||
| Réaction au point d’injection | 49 (3,9) | 67 (3,5) | 3 (0,4) | 2 (0,8) | |||||||
| Douleur au point d’injection | 36 (2,9) | 63 (3,3) | 24 (3,5) | 6 (2,3) | |||||||
| Érythème au point d’injection | 36 (2,9) | 60 (3,1) | 2 (0,3) | 1 (0,4) | |||||||
| Fatigue | 37 (3,0) | 58 (3,0) | 7 (1,0) | 9 (3,5) | |||||||
| Éruption cutanée au point d’injection | 17 (1,4) | 22 (1,1) | 2 (0,3) | 0 (0,0) | |||||||
| Syndrome pseudo-grippal | 15 (1,2) | 21 (1,1) | 2 (0,3) | 8 (3,1) | |||||||
| Pyrexie | 13 (1,0) | 20 (1,0) | 1 (0,1) | 6 (2,3) | |||||||
| Infections et infestations | |||||||||||
| Rhinopharyngite | 61 (4,9) | 95 (4,9) | 10 (1,5) | 28 (10,9) | |||||||
| Infection des voies respiratoires supérieures | 72 (5,8) | 93 (4,8) | 15 (2,2) | 17 (6,6) | |||||||
| Sinusite | 46 (3,7) | 55 (2,9) | 17 (2,5) | 4 (1,6) | |||||||
| Infection à herpès simplex | 33 (2,6) | 48 (2,5) | 6 (0,9) | 5 (1,9) | |||||||
| Infection des voies urinaires | 31 (2,5) | 44 (2,3) | 6 (0,9) | 7 (2,7) | |||||||
| Bronchite | 19 (1,5) | 29 (1,5) | 8 (1,2) | 9 (3,5) | |||||||
| Zona | 17 (1,4) | 23 (1,2) | 8 (1,2) | 2 (0,8) | |||||||
| Grippe | 16 (1,3) | 21 (1,1) | 7 (1,0) | 5 (1,9) | |||||||
| Pneumonie | 17 (1,4) | 21 (1,1) | 3 (0,4) | 1 (0,4) | |||||||
| Investigations | |||||||||||
| Diminution du nombre de lymphocytes | 11 (0,9) | 38 (2,0) | 11 (1,6) | 1 (0,4) | |||||||
| Augmentation du taux aminotransférase d’alanine | 27 (2,2) | 33 (1,7) | 4 (0,6) | 9 (3,5) | |||||||
| Anomalies de la fonction hépatique | 19 (1,5) | 22 (1,1) | 4 (0,6) | 7 (2,7) | |||||||
| Troubles musculosquelettiques et du tissu conjonctif | |||||||||||
| Polyarthrite rhumatoïde | 11 (0,9) | 28 (1,5) | 7 (1,0) | 2 (0,8) | |||||||
| Troubles du système nerveux | |||||||||||
| Céphalées | 75 (6,0) | 124 (6,5) | 14 (2,0) | 14 (5,4) | |||||||
| Étourdissements | 23 (1,8) | 32 (1,7) | 6 (0,9) | 3 (1,2) | |||||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||||||
| Douleurs pharyngolaryngées | 33 (2,6) | 44 (2,3) | 9 (1,3) | 7 (2,7) | |||||||
| Toux | 31 (2,5) | 42 (2,2) | 4 (0,6) | 9 (3,5) | |||||||
| Troubles de la peau et du tissu sous-cutané | |||||||||||
| Éruptions cutanées | 44 (3,5) | 66 (3,4) | 9 (1,3) | 8 (3,1) | |||||||
| Prurit | 28 (2,2) | 43 (2,2) | 4 (0,6) | 5 (1,9) | |||||||
| Alopécie | 22 (1,8) | 28 (1,5) | 2 (0,3) | 6 (2,3) | |||||||
| Éruptions cutanées prurigineuses | 14 (1,1) | 22 (1,1) | 0 (0,0) | 3 (1,2) | |||||||
| s.c. = sous-cutanée | |||||||||||
Rhumatisme psoriasique
Le Tableau 5 résume les effets indésirables signalés chez au moins 1 % des patients atteints de rhumatisme psoriasique et traités avec l’adalimumab injectable à raison de 40 mg toutes les 2 semaines dans le cadre des études comparatives avec placebo et ouvertes.
Tableau 5. Nombre et pourcentage de patients (≥ 1 %) ayant présenté des effets indésirables signalés comme ayant au moins un lien possible avec le médicament à l’étude pendant les phases comparatives avec placebo et ouvertes des études sur le rhumatisme psoriasique (études M02-518, M02-570 et M02-537)
| Classification par système-organe | Études à double insu | Étude ouverte | ||||||
| Classification par système-organe | Études à double insu | Étude ouverte | ||||||
| Placebo | Adalimumab injectable 40 mg, voie s.c., toutes les 2 semaines | Adalimumab injectable 40 mg, voie s.c., toutes les 2 semaines | ||||||
| Placebo | Adalimumab injectable 40 mg, voie s.c., toutes les 2 semaines | Adalimumab injectable 40 mg, voie s.c., toutes les 2 semaines | ||||||
N = 211 n (%) | N = 202 n (%) | N = 382 n (%) | ||||||
N = 211 n (%) | N = 202 n (%) | N = 382 n (%) | ||||||
| Troubles gastro-intestinaux | ||||||||
| Nausées | 2 (0,9) | 2 (1,0) | 3 (0,8) | |||||
| Troubles généraux et atteintes au point d’injection | ||||||||
| Réaction au point d’injection | 5 (2,4) | 11 (5,4) | 21 (5,5) | |||||
| Douleur au point d’injection | 8 (3,8) | 8 (4,0) | 2 (0,5) | |||||
| Érythème au point d’injection | 0 (0,0) | 4 (2,0) | 2 (0,5) | |||||
| Sensation de brûlure au point d’injection | 4 (1,9) | 4 (2,0) | 4 (1,0) | |||||
| Fatigue | 5 (2,4) | 0 (0,0) | 4 (1,0) | |||||
| Infections et infestations | ||||||||
| Infection des voies respiratoires supérieures | 7 (3,3) | 8 (4,0) | 17 (4,5) | |||||
| Infection à herpès simplex | 3 (1,4) | 6 (3,0) | 7 (1,8) | |||||
| Infection fongique de la peau non spécifiée | 0 (0,0) | 3 (1,5) | - | |||||
| Pharyngite | 1 (0,5) | 2 (1,0) | 4 (1,0) | |||||
| Sinusite | 4 (1,9) | 2 (1,0) | 12 (3,1) | |||||
| Infection des voies urinaires | 0 (0,0) | 2 (1,0) | 6 (1,6) | |||||
| Bronchite | 1 (0,5) | 1 (0,5) | 5 (1,3) | |||||
| Rhinopharyngite | 2 (0,9) | 1 (0,5) | 8 (2,1) | |||||
| Grippe | 2 (0,9) | 0 (0,0) | 5 (1,3) | |||||
| Investigations | ||||||||
| Anomalies de la fonction hépatique | 1 (0,5) | 2 (1,0) | 5 (1,3) | |||||
| Troubles du système nerveux | ||||||||
| Céphalées | 5 (2,4) | 5 (2,5) | 5 (1,3) | |||||
| Paresthésie | 1 (0,5) | 3 (1,5) | 2 (0,5) | |||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||
| Rhinite non spécifiée | 0 (0,0) | 3 (1,5) | 3 (0,8) | |||||
| Troubles de la peau et du tissu sous-cutané | ||||||||
| Érythème | 0 (0,0) | 3 (1,5) | - | |||||
| Définitions : s.c. = sous-cutanée | ||||||||
Spondylarthrite ankylosante
L’emploi de l’adalimumab injectable a été évalué dans le cadre de deux études comparatives avec placebo menées chez 393 patients atteints de spondylarthrite ankylosante. Le profil d’innocuité du médicament chez les patients atteints de spondylarthrite ankylosante qui ont reçu l’adalimumab injectable à raison de 40 mg toutes les 2 semaines s’est révélé semblable à celui des patients qui ont reçu le médicament dans le cadre des études cliniques sur l’adalimumab injectable dans le traitement de la polyarthrite rhumatoïde (études DE009, DE011, DE019 et DE031). Le Tableau 6 résume les effets indésirables signalés chez au moins 1 % des patients atteints de spondylarthrite ankylosante et traités avec l’adalimumab injectable à raison de 40 mg toutes les 2 semaines, comparativement au placebo.
Tableau 6. Nombre et pourcentage de patients (≥ 1 %) ayant présenté des effets indésirables signalés comme ayant au moins un lien possible avec le médicament à l’étude pendant la phase comparative des études sur la spondylarthrite ankylosante (études M03-607 et M03-606)
| Classification par système-organe | Adalimumab injectable 40 mg, voie s.c., toutes les 2 semaines | Placebo | |
N = 246 n (%) | N = 151 n (%) | ||
| Troubles généraux et atteintes au point d’injection | |||
| Fatigue | 5 (2,0) | 3 (2,0) | |
| Érythème au point d’injection | 5 (2,0) | 1 (0,7) | |
| Irritation au point d’injection | 4 (1,6) | 2 (1,3) | |
| Douleur au point d’injection | 6 (2,4) | 3 (2,0) | |
| Réaction au point d’injection | 8 (3,3) | 1 (0,7) | |
| Infections et infestations | |||
| Rhinopharyngite | 8 (3,3) | 0 (0,0) | |
| Infection des voies respiratoires supérieures | 5 (2,0) | 2 (1,3) | |
| Troubles du système nerveux | |||
| Étourdissement | 3 (1,2) | 3 (2,0) | |
| Céphalées | 11 (4,5) | 4 (2,6) | |
| Troubles de la peau et du tissu sous-cutané | |||
| Eczéma | 3 (1,2) | 1 (0,7) | |
| Prurit | 4 (1,6) | 1 (0,7) | |
| Prurit généralisé | 3 (1,2) | 0 (0,0) | |
| Éruptions cutanées | 4 (1,6) | 1 (0,7) | |
| Urticaire | 3 (1,2) | 0 (0,0) | |
| s.c. = sous-cutanée | |||
Maladie de Crohn
L’emploi de l’adalimumab injectable a été évalué chez plus de 1 500 patients atteints de la maladie de Crohn, dans le cadre de cinq études comparatives avec placebo et de deux études de prolongation ouvertes. Le profil d’innocuité du médicament chez les patients atteints de la maladie de Crohn qui ont reçu l’adalimumab injectable s’est révélé semblable à celui observé chez les patients atteints de polyarthrite rhumatoïde, y compris le profil d’innocuité des patients de l’étude comparative avec placebo M05-769. Aucun nouveau problème d’innocuité n’a été observé dans le cadre des études ouvertes à long terme où l’adalimumab injectable a été administré pendant une période pouvant aller jusqu’à cinq ans. Le profil d’innocuité de l’adalimumab injectable dans le traitement de la maladie de Crohn n’a pas changé.
Le Tableau 7 et le Tableau 8 résument respectivement les effets indésirables signalés chez au moins 1 % des patients atteints de la maladie de Crohn et traités avec l’adalimumab injectable dans le cadre d’études sur le traitement d’induction et le traitement d’entretien avec l’adalimumab injectable.
Tableau 7. Nombre et pourcentage de patients (≥ 1 %) ayant présenté des effets indésirables signalés comme ayant au moins un lien possible avec le médicament à l’étude pendant le traitement d’induction dans le cadre des études sur la maladie de Crohn (études M02-403 et M04-691)
| Classification par système-organe | Adalimumab injectable 160 mg/80 mg | Adalimumab injectable 80 mg/40 mg | Placebo | ||
| Classification par système-organe | Adalimumab injectable 160 mg/80 mg | Adalimumab injectable 80 mg/40 mg | Placebo | ||
| Classification par système-organe | Adalimumab injectable 160 mg/80 mg | Adalimumab injectable 80 mg/40 mg | Placebo | ||
N = 235 n (%) | N = 75 n (%) | N = 240 n (%) | |||
N = 235 n (%) | N = 75 n (%) | N = 240 n (%) | |||
N = 235 n (%) | N = 75 n (%) | N = 240 n (%) | |||
| Troubles oculaires | |||||
| Pigmentation de la cornée | 0 (0,0) | 1 (1,3) | 0 (0,0) | ||
| Troubles de la vue | 0 (0,0) | 1 (1,3) | 0 (0,0) | ||
| Troubles gastro-intestinaux | |||||
| Douleurs abdominales | 5 (2,1) | 0 (0,0) | 2 (0,8) | ||
| Douleurs abdominales basses | 3 (1,3) | 0 (0,0) | 0 (0,0) | ||
| Changement de la fréquence des selles | 0 (0,0) | 1 (1,3) | 0 (0,0) | ||
| Chéilite | 0 (0,0) | 1 (1,3) | 1 (0,4) | ||
| Constipation | 2 (0,9) | 1 (1,3) | 3 (1,3) | ||
| Maladie de Crohn | 2 (0,9) | 1 (1,3) | 3 (1,3) | ||
| Flatulences | 3 (1,3) | 0 (0,0) | 0 (0,0) | ||
| Nausées | 6 (2,6) | 0 (0,0) | 4 (1,7) | ||
| Vomissements | 1 (0,4) | 1 (1,3) | 3 (1,3) | ||
| Troubles généraux et atteintes au point d’injection | |||||
| Asthénie | 0 (0,0) | 1 (1,3) | 1 (0,4) | ||
| Frissons | 0 (0,0) | 2 (2,7) | 1 (0,4) | ||
| Fatigue | 2 (0,9) | 1 (1,3) | 10 (4,2) | ||
| Symptômes pseudo-grippaux | 0 (0,0) | 2 (2,7) | 2 (0,8) | ||
| Ecchymose au point d’injection | 5 (2,1) | 1 (1,3) | 1 (0,4) | ||
| Érythème au point d’injection | 4 (1,7) | 0 (0,0) | 0 (0,0) | ||
| Irritation au point d’injection | 19 (8,1) | 8 (10,7) | 14 (5,8) | ||
| Douleur au point d’injection | 6 (2,6) | 4 (5,3) | 9 (3,8) | ||
| Prurit au point d’injection | 3 (1,3) | 0 (0,0) | 0 (0,0) | ||
| Réaction au point d’injection | 11 (4,7) | 5 (6,7) | 6 (2,5) | ||
| Douleur | 2 (0,9) | 1 (1,3) | 3 (1,3) | ||
| Pyrexie | 3 (1,3) | 3 (1,3) | 3 (1,3) | ||
| Infections et infestations | |||||
| Infection à staphylocoque | 0 (0,0) | 1 (1,3) | 0 (0,0) | ||
| Investigations | |||||
| Anticorps anti-ADN double brin | 0 (0,0) | 1 (1,3) | 0 (0,0) | ||
| Augmentation du nombre de globules blancs | 0 (0,0) | 1 (1,3) | 0 (0,0) | ||
| Troubles métaboliques et nutritionnels | |||||
| Hypokaliémie | 0 (0,0) | 1 (1,3) | 0 (0,0) | ||
| Troubles musculosquelettiques et du tissu conjonctif | |||||
| Arthralgie | 3 (1,3) | 1 (1,3) | 2 (0,8) | ||
| Dorsalgie | 0 (0,0) | 1 (1,3) | 0 (0,0) | ||
| Spasmes musculaires | 0 (0,0) | 1 (1,3) | 1 (0,4) | ||
| Douleur dans les extrémités | 0 (0,0) | 1 (1,3) | 0 (0,0) | ||
| Troubles du système nerveux | |||||
| Étourdissements | 3 (1,3) | 0 (0,0) | 2 (0,8) | ||
| Céphalées | 8 (3,4) | 2 (2,7) | 7 (2,9) | ||
| Syndrome des jambes sans repos | 0 (0,0) | 1 (1,3) | 0 (0,0) | ||
| Troubles de l’appareil reproducteur et des seins | |||||
| Prurit génital chez la femme | 0 (0,0) | 1 (1,3) | 0 (0,0) | ||
| Troubles de la peau et du tissu sous-cutané | |||||
| Eczéma | 1 (0,4) | 1 (1,3) | 0 (0,0) | ||
| Érythème | 1 (0,4) | 1 (1,3) | 1 (0,4) | ||
| Hyperhidrose | 0 (0,0) | 1 (1,3) | 0 (0,0) | ||
| Onychorrhexie | 0 (0,0) | 1 (1,3) | 0 (0,0) | ||
| Prurit | 1 (0,4) | 0 (0,0) | 4 (1,7) | ||
| Éruptions cutanées | 2 (0,9) | 2 (2,7) | 1 (0,4) | ||
| Éruptions cutanées maculopapuleuses | 1 (0,4) | 1 (1,3) | 0 (0,0) | ||
| Éruptions cutanées prurigineuses | 0 (0,0) | 1 (1,3) | 1 (0,4) | ||
Tableau 8. Nombre et pourcentage de patients (≥ 1 %) ayant présenté des effets indésirables signalés comme ayant au moins un lien possible avec le médicament à l’étude pendant le traitement d’entretien à l’insu dans le cadre des études sur la maladie de Crohn (études M02-404 et M02-433)
| Classification par système-organe | Adalimumab injectable, voie s.c., 40 mg toutes les 2 semaines, 40 mg une fois par semaine | Placebo | |
| Classification par système-organe | Adalimumab injectable, voie s.c., 40 mg toutes les 2 semaines, 40 mg une fois par semaine | Placebo | |
N = 554 n (%) | N = 279 n (%) | ||
N = 554 n (%) | N = 279 n (%) | ||
| Troubles gastro-intestinaux | |||
| Douleurs abdominales | 7 (1,3) | 4 (1,4) | |
| Maladie de Crohn | 9 (1,6) | 9 (3,2) | |
| Diarrhée | 7 (1,3) | 1 (0,4) | |
| Nausées | 9 (1,6) | 5 (1,8) | |
| Troubles généraux et atteintes au point d’injection | |||
| Fatigue | 10 (1,8) | 1 (0,4) | |
| Ecchymose au point d’injection | 6 (1,1) | 1 (0,4) | |
| Érythème au point d’injection | 10 (1,8) | 0 (0,0) | |
| Irritation au point d’injection | 18 (3,2) | 2 (0,7) | |
| Douleur au point d’injection | 8 (1,4) | 2 (0,7) | |
| Réaction au point d’injection | 26 (4,7) | 1 (0,4) | |
| Pyrexie | 7 (1,3) | 5 (1,8) | |
| Infections et infestations | |||
| Infection à herpès simplex | 6 (1,1) | 4 (1,4) | |
| Rhinopharyngite | 8 (1,4) | 2 (0,7) | |
| Rhinite | 7 (1,3) | 1 (0,4) | |
| Troubles musculosquelettiques et du tissu conjonctif | |||
| Arthralgie | 9 (1,6) | 2 (0,7) | |
| Troubles du système nerveux | |||
| Céphalées | 19 (3,4) | 6 (2,2) | |
| Troubles de la peau et du tissu sous-cutané | |||
| Éruptions cutanées | 11 (2,0) | 5 (1,8) | |
| s.c. = sous-cutanée | |||
Colite ulcéreuse
L’emploi de l’adalimumab injectable a été évalué chez 1 010 patients atteints de colite ulcéreuse dans le cadre de deux études comparatives avec placebo et d’une étude de prolongation ouverte. Le profil d’innocuité de l’adalimumab injectable chez les patients atteints de colite ulcéreuse s’est révélé semblable à celui observé chez les patients atteints de la maladie de Crohn.
Le Tableau 9 et le Tableau 10 résument les effets indésirables du médicament signalés chez au moins 1 % des patients atteints de colite ulcéreuse qui ont reçu l’adalimumab injectable durant les périodes de traitement d’induction et de traitement d’entretien, respectivement.
Tableau 9. Nombre et pourcentage de patients (≥ 1 %) ayant présenté des effets indésirables signalés comme ayant au moins un lien possible avec le médicament à l’étude pendant le traitement d’induction dans le cadre des études sur la colite ulcéreuse (études M06-826 et M06-827)
| Classification par système-organe | Adalimumab injectable 160 mg/80 mg | Adalimumab injectable 80 mg/40 mg | Placebo | ||
N = 480 n (%) | N = 130 n (%) | N = 483 n (%) | |||
| Troubles gastro-intestinaux | 17 (3,5) | 7 (5,4) | 27 (5,6) | ||
| Douleurs abdominales | 0 (0,0) | 2 (1,5) | 2 (0,4) | ||
| Colite ulcéreuse | 7 (1,5) | 2 (1,5) | 8 (1,7) | ||
| Nausées | 6 (1,3) | 1 (0,8) | 7 (1,4) | ||
| Troubles généraux et atteintes au point d’injection | 44 (9,2) | 8 (6,2) | 34 (7,0) | ||
| Fatigue | 9 (1,9) | 1 (0,8) | 7 (1,4) | ||
| Symptômes pseudo-grippaux | 1 (0,2) | 1 (0,8) | 5 (1,0) | ||
| Érythème au point d’injection | 8 (1,7) | 1 (0,8) | 2 (0,4) | ||
| Hématome au point d’injection | 2 (0,4) | 2 (1,5) | 0 (0,0) | ||
| Douleur au point d’injection | 11 (2,3) | 2 (1,5) | 11 (2,3) | ||
| Prurit au point d’injection | 6 (1,3) | 1 (0,8) | 1 (0,2) | ||
| Réaction au point d’injection | 5 (1,0) | 1 (0,8) | 2 (0,4) | ||
| Pyrexie | 3 (0,6) | 1 (0,8) | 7 (1,4) | ||
| Infections et infestations | 19 (4,0) | 7 (5,4) | 24 (5,0) | ||
| Infection à herpès simplex | 0 (0,0) | 2 (1,5) | 0 (0,0) | ||
| Rhinopharyngite | 5 (1,0) | 1 (0,8) | 4 (0,8) | ||
| Herpès buccal | 2 (0,4) | 2 (1,5) | 2 (0,4) | ||
| Troubles du système nerveux | 14 (2,9) | 2 (1,5) | 25 (5,2) | ||
| Céphalées | 7 (1,5) | 2 (1,5) | 20 (4,1) | ||
| Troubles psychiatriques | 1 (0,2) | 2 (1,5) | 4 (0,8) | ||
| Anxiété | 0 (0,0) | 2 (1,5) | 0 (0,0) | ||
| Troubles de la peau et du tissu sous-cutané | 19 (4,0) | 8 (6,2) | 17 (3,5) | ||
| Érythème | 5 (1,0) | 2 (1,5) | 1 (0,2) | ||
| Éruptions cutanées | 2 (0,4) | 2 (3,1) | 1 (0,2) | ||
Tableau 10. Nombre et pourcentage de patients (≥ 1 %) ayant présenté des effets indésirables signalés comme ayant au moins un lien possible avec le médicament à l’étude pendant le traitement d’induction et le traitement d’entretien de la phase à double insu des études sur la colite ulcéreuse (études M06-826 et M06-827)
| Classification par système-organe | Adalimumab injectable 160 mg/80 mg | Placebo | ||
N = 480 n (%) | N = 483 n (%) | |||
| Troubles gastro-intestinaux | 31 (6,5) | 36 (7,5) | ||
| Colite ulcéreuse | 12 (2,5) | 14 (2,9) | ||
| Nausées | 9 (1,9) | 9 (1,9) | ||
| Troubles généraux et atteintes au point d’injection | 64 (13,3) | 38 (7,9) | ||
| Fatigue | 10 (2,1) | 8 (1,7) | ||
| Symptômes pseudo-grippaux | 3 (0,6) | 5 (1,0) | ||
| Érythème au point d’injection | 15 (3,1) | 3 (0,6) | ||
| Douleur au point d’injection | 11 (2,3) | 12 (2,5) | ||
| Prurit au point d’injection | 9 (1,9) | 2 (0,4) | ||
| Réaction au point d’injection | 11 (2,3) | 2 (0,4) | ||
| Enflure au point d’injection | 5 (1,0) | 0 (0,0) | ||
| Malaise | 5 (1,0) | 2 (0,4) | ||
| Œdème périphérique | 5 (1,0) | 1 (0,2) | ||
| Infections et infestations | 40 (8,3) | 42 (8,7) | ||
| Grippe | 0 (0,0) | 5 (1,0) | ||
| Rhinopharyngite | 9 (1,9) | 7 (1,4) | ||
| Infection des voies respiratoires supérieures | 5 (1,0) | 7 (1,4) | ||
| Troubles musculosquelettiques et du tissu conjonctif | 12 (2,5) | 12 (2,5) | ||
| Arthralgie | 5 (1,0) | 4 (0,8) | ||
| Troubles du système nerveux | 19 (4,0) | 28 (5,8) | ||
| Céphalées | 10 (2,1) | 22 (4,6) | ||
| Troubles de la peau et du tissu sous-cutané | 38 (7,9) | 29 (6,0) | ||
| Érythème | 6 (1,3) | 2 (0,4) | ||
| Prurit | 5 (1,0) | 5 (1,0) | ||
| Éruptions cutanées | 7 (1,5) | 5 (1,0) | ||
Des effets indésirables sérieux ayant entraîné l’hospitalisation ont été signalés chez 18 % (67/379) des patients traités avec l’adalimumab injectable, comparativement à 26 % (56/214) chez les patients recevant le placebo, après ajustement pour les années-patients à risque.
Durant les études cliniques comparatives à double insu, les effets indésirables du médicament les plus fréquents (≥ 5 %) chez les patients recevant l’adalimumab injectable à raison de 160/80 mg pendant le traitement d’induction étaient la colite ulcéreuse (n = 35, 7,3 %) et la rhinopharyngite (n = 26, 5,4 %), et ceux chez les patients recevant l’adalimumab injectable pendant le traitement d’entretien étaient la colite ulcéreuse (n = 38, 16,2 %), la rhinopharyngite (n = 26, 11,1 %), les douleurs abdominales (n = 17, 7,3 %) et l’arthralgie (n = 17, 7,3 %). On a observé deux cas de leucopénie grave chez les 480 patients traités avec l’adalimumab injectable, dont un était sérieux. Le patient présentant une leucopénie sérieuse, qui a été considérée comme étant secondaire à la prise de 6-MP, présentait également une infection virale.
Durant les études cliniques comparatives à double insu, l’effet indésirable sérieux le plus fréquent signalé chez plus de un patient et survenant plus souvent chez les patients traités avec l’adalimumab injectable, comparativement à ceux recevant le placebo, après ajustement pour l’exposition, était la thrombose veineuse profonde, qui a été observée chez deux patients (4 %, 1,12 événement/100 années-patients).
Durant les études cliniques comparatives à double insu, les effets indésirables graves signalés chez plus de un patient et survenant plus souvent chez les patients traités avec l’adalimumab injectable, comparativement à ceux recevant le placebo, après ajustement pour l’exposition, étaient la thrombose veineuse profonde, qui a été observée chez trois patients (0,6 %, 1,68 événement/100 années-patients), ainsi que la constipation, la leucopénie et la fatigue, qui ont été observées chez deux patients (0,4 %, 1,12 événement/100 années-patients).
L’effet indésirable le plus souvent associé à l’interruption du traitement signalé chez plus de un patient durant le traitement d’induction et le traitement d’entretien était la colite ulcéreuse (n = 18 [3,8 %] et n = 8 [3,4 %], respectivement).
Hidradénite suppurée
L’emploi de l’adalimumab injectable a été évalué chez 727 patients atteints d’hidradénite suppurée dans le cadre de trois études comparatives avec placebo et d’une étude de prolongation ouverte.
Le Tableau 11 résume les effets indésirables du médicament signalés chez au moins 1 % des patients atteints d’hidradénite suppurée et traités avec l’adalimumab injectable durant la phase comparative avec placebo de ces études.
Tableau 11. Nombre et pourcentage de patients (≥ 1 %) ayant présenté des effets indésirables signalés comme ayant au moins un lien possible avec le médicament à l’étude pendant le traitement dans le cadre des études comparatives sur l’hidradénite suppurée (études M10-467, M11-313 et M11-810)
| Classification par système-organe | Adalimumab injectable 40 mg toutes les 2 semaines | Adalimumab injectable 40 mg une fois par semaine | Placebo | ||
| Classification par système-organe | Adalimumab injectable 40 mg toutes les 2 semaines | Adalimumab injectable 40 mg une fois par semaine | Placebo | ||
| Classification par système-organe | Adalimumab injectable 40 mg toutes les 2 semaines | Adalimumab injectable 40 mg une fois par semaine | Placebo | ||
N = 52 n (%) | N = 367 n (%) | N = 366 n (%) | |||
N = 52 n (%) | N = 367 n (%) | N = 366 n (%) | |||
N = 52 n (%) | N = 367 n (%) | N = 366 n (%) | |||
| Troubles oculaires | |||||
| Cataracte | 1 (1,9) | 0 (0,0) | 0 (0,0) | ||
| Conjonctivite | 1 (1,9) | 0 (0,0) | 0 (0,0) | ||
| Vision trouble | 1 (1,9) | 1 (0,3) | 0 (0,0) | ||
| Troubles gastro-intestinaux | |||||
| Douleurs abdominales | 1 (1,9) | 1 (0,3) | 0 (0,0) | ||
| Douleurs abdominales basses | 1 (1,9) | 0 (0,0) | 0 (0,0) | ||
| Diarrhée | 1 (1,9) | 8 (2,2) | 3 (0,8) | ||
| Nausées | 1 (1,9) | 6 (1,6) | 8 (2,2) | ||
| Vomissements | 1 (1,9) | 3 (0,8) | 3 (0,8) | ||
| Troubles généraux et atteintes au point d’injection | |||||
| Asthénie | 0 (0,0) | 1 (0,3) | 5 (1,4) | ||
| Frissons | 1 (1,9) | 0 (0,0) | 1 (0,3) | ||
| Fatigue | 1 (1,9) | 4 (1,1) | 4 (1,1) | ||
| Érythème au point d’injection | 0 (0,0) | 5 (1,4) | 0 (0,0) | ||
| Douleur au point d’injection | 0 (0,0) | 6 (1,6) | 6 (1,6) | ||
| Prurit au point d’injection | 0 (0,0) | 5 (1,4) | 0 (0,0) | ||
| Réaction au point d’injection | 1 (1,9) | 3 (0,8) | 1 (0,3) | ||
| Œdème | 1 (1,9) | 0 (0,0) | 0 (0,0) | ||
| Douleur | 1 (1,9) | 0 (0,0) | 0 (0,0) | ||
| Pyrexie | 1 (1,9) | 1 (0,3) | 1 (0,3) | ||
| Infections et infestations | |||||
| Bronchite | 0 (0,0) | 2 (0,5) | 5 (1,4) | ||
| Cellulite | 0 (0,0) | 0 (0,0) | 4 (1,1) | ||
| Gastroentérite | 1 (1,9) | 2 (0,5) | 0 (0,0) | ||
| Infection à herpès simplex | 2 (3,8) | 0 (0,0) | 1 (0,3) | ||
| Infection localisée | 1 (1,9) | 1 (0,3) | 0 (0,0) | ||
| Rhinopharyngite | 3 (5,8) | 11 (3,0) | 9 (2,5) | ||
| Pneumonie | 1 (1,9) | 0 (0,0) | 3 (0,8) | ||
| Infection cutanée bactérienne | 1 (1,9) | 0 (0,0) | 0 (0,0) | ||
| Abcès dentaire | 1 (1,9) | 0 (0,0) | 0 (0,0) | ||
| Infection des voies respiratoires supérieures | 3 (5,8) | 7 (1,9) | 6 (1,6) | ||
| Infection des voies urinaires | 0 (0,0) | 3 (0,8) | 4 (1,1) | ||
| Infection vaginale | 1 (1,9) | 0 (0,0) | 0 (0,0) | ||
| Troubles musculosquelettiques et du tissu conjonctif | |||||
| Arthralgie | 0 (0,0) | 5 (1,4) | 0 (0,0) | ||
| Douleur dans les extrémités | 1 (1,9) | 0 (0,0) | 0 (0,0) | ||
| Troubles du système nerveux | |||||
| Étourdissements | 1 (1,9) | 6 (1,6) | 1 (0,3) | ||
| Dysgueusie | 1 (1,9) | 2 (0,5) | 0 (0,0) | ||
| Céphalées | 4 (7,7) | 17 (4,6) | 11 (3,0) | ||
| Troubles respiratoires, thoraciques et médiastinaux | |||||
| Toux | 0 (0,0) | 4 (1,1) | 2 (0,5) | ||
| Dyspnée | 1 (1,9) | 1 (0,3) | 1 (0,3) | ||
| Pneumopathie interstitielle | 1 (1,9) | 0 (0,0) | 0 (0,0) | ||
| Congestion nasale | 1 (1,9) | 0 (0,0) | 0 (0,0) | ||
| Douleur oropharyngée | 1 (1,9) | 1 (0,3) | 0 (0,0) | ||
| Éternuements | 1 (1,9) | 0 (0,0) | 0 (0,0) | ||
| Troubles de la peau et du tissu sous-cutané | |||||
| Hidradénite | 2 (3,8) | 11 (3,0) | 16 (4,4) | ||
| Prurit | 2 (3,8) | 2 (0,5) | 1 (0,3) | ||
| Prurit généralisé | 1 (1,9) | 0 (0,0) | 0 (0,0) | ||
Psoriasis
L’emploi de l’adalimumab injectable a été évalué chez 1 696 patients atteints de psoriasis dans le cadre d’études comparatives avec placebo et d’études de prolongation ouvertes. Le profil d’innocuité du médicament chez les patients atteints de psoriasis qui ont reçu l’adalimumab injectable s’est révélé semblable à celui observé chez les patients atteints de polyarthrite rhumatoïde. Les résultats de l’évaluation de l’innocuité de l’adalimumab injectable dans le cadre de l’étude ouverte à long terme concordent avec le profil d’innocuité de l’adalimumab injectable observé dans d’autres études sur le psoriasis. Le Tableau 12 résume les effets indésirables signalés chez au moins 1 % des patients atteints de psoriasis qui ont reçu une dose initiale d’adalimumab injectable de 80 mg, suivie d’une dose de 40 mg toutes les 2 semaines, comparativement au placebo et au méthotrexate.
Tableau 12. Nombre et pourcentage de patients (≥ 1 %) ayant présenté des effets indésirables signalés comme ayant un lien possible ou probable avec le médicament à l’étude dans le cadre des études comparatives sur le psoriasis (études M03-656, M04-716 et M02-528)
| Classification par système-organe | Adalimumab injectable, 80 mg x 1, puis 40 mg toutes les 2 semaines (voie s.c.) | Placebo + MTX | |
| Classification par système-organe | Adalimumab injectable, 80 mg x 1, puis 40 mg toutes les 2 semaines (voie s.c.) | Placebo + MTX | |
N = 966 n (%) | N = 613 n (%) | ||
N = 966 n (%) | N = 613 n (%) | ||
| Troubles gastro-intestinaux | |||
| Nausées | 10 (1,0) | 11 (1,8) | |
| Troubles généraux et atteintes au point d’injection | |||
| Réaction au point d’injection | 29 (3,0) | 9 (1,5) | |
| Irritation au point d’injection | 16 (1,7) | 6 (1,0) | |
| Douleur au point d’injection | 14 (1,5) | 9 (1,5) | |
| Fatigue | 10 (1,0) | 5 (0,8) | |
| Infections et infestations | |||
| Infection des voies respiratoires supérieures | 12 (1,2) | 3 (0,5) | |
| Troubles musculosquelettiques et du tissu conjonctif | |||
| Arthralgie | 10 (1,0) | 3 (0,5) | |
| Troubles du système nerveux | |||
| Céphalées | 19 (2,0) | 14 (2,3) | |
| s.c. = sous-cutanée; MTX = méthotrexate | |||
Uvéite
L’emploi de l’adalimumab injectable a été évalué chez 500 patients atteints d’uvéite, dans le cadre d’études comparatives avec placebo. Le profil d’innocuité de l’adalimumab injectable chez les patients atteints d’uvéite concordait avec le profil d’innocuité connu de l’adalimumab injectable. Les résultats de l’évaluation de l’innocuité dans le cadre de l’étude ouverte à long terme concordent généralement avec le profil d’innocuité de l’adalimumab injectable observé dans les études comparatives sur l’uvéite; le taux d’incidence des effets secondaires graves et sérieux (y compris des infections sérieuses) ajusté en fonction de l’exposition a été plus élevé chez les patients qui ont reçu en concomitance des corticostéroïdes à action générale et des immunosuppresseurs. Le Tableau 13 résume les effets indésirables signalés chez au moins 1 % des patients atteints d’uvéite qui ont reçu une dose initiale d’adalimumab injectable de 80 mg, suivie d’une dose de 40 mg toutes les 2 semaines, comparativement au placebo.
Tableau 13. Nombre et pourcentage de patients (≥ 1 %) ayant présenté des effets indésirables signalés comme ayant un lien possible ou probable avec le médicament à l’étude dans le cadre des études comparatives sur l’uvéite (études M10-877 et M10-880)
| Classification par système-organe | Adalimumab injectable 80 mg x 1, puis 40 mg toutes les 2 semaines (voie s.c.) | Placebo | |||||
| Classification par système-organe | Adalimumab injectable 80 mg x 1, puis 40 mg toutes les 2 semaines (voie s.c.) | Placebo | |||||
| Classification par système-organe | Adalimumab injectable 80 mg x 1, puis 40 mg toutes les 2 semaines (voie s.c.) | Placebo | |||||
| Classification par système-organe | Adalimumab injectable 80 mg x 1, puis 40 mg toutes les 2 semaines (voie s.c.) | Placebo | |||||
N = 250 n (%) | N = 250 n (%) | ||||||
N = 250 n (%) | N = 250 n (%) | ||||||
N = 250 n (%) | N = 250 n (%) | ||||||
N = 250 n (%) | N = 250 n (%) | ||||||
| Troubles cardiaques | 6 (2,4) | 1 (0,4) | |||||
| Palpitations | 4 (1,6) | 1 (0,4) | |||||
| Troubles auditifs et labyrinthiques | 2 (0,8) | 4 (1,6) | |||||
| Acouphène | 1 (0,4) | 3 (1,2) | |||||
| Troubles endocriniens | 5 (2,0) | 4 (1,6) | |||||
| Syndrome de Cushing | 3 (1,2) | 3 (1,2) | |||||
| Troubles oculaires | 20 (8,0) | 20 (8,0) | |||||
| Cataracte | 3 (1,2) | 4 (1,6) | |||||
| Cataracte sous-capsulaire | 3 (1,2) | 1 (0,4) | |||||
| Œdème maculaire cystoïde | 3 (1,2) | 1 (0,4) | |||||
| Uvéite | 3 (1,2) | 6 (2,4) | |||||
| Troubles gastro-intestinaux | 26 (10,4) | 17 (6,8) | |||||
| Gêne abdominale | 3 (1,2) | 1 (0,4) | |||||
| Douleurs abdominales hautes | 4 (1,6) | 2 (0,8) | |||||
| Sécheresse buccale | 4 (1,6) | 0 | |||||
| Dyspepsie | 3 (1,2) | 2 (0,8) | |||||
| Nausées | 5 (2,0) | 7 (2,8) | |||||
| Troubles généraux et atteintes au point d’injection | 50 (20,0) | 38 (15,2) | |||||
| Fatigue | 13 (5,2) | 11 (4,4) | |||||
| Ecchymose au point d’injection | 2 (0,8) | 3 (1,2) | |||||
| Érythème au point d’injection | 4 (1,6) | 1 (0,4) | |||||
| Douleur au point d’injection | 10 (4,0) | 12 (4,8) | |||||
| Éruption cutanée au point d’injection | 6 (2,4) | 1 (0,4) | |||||
| Enflure au point d’injection | 4 (1,6) | 0 | |||||
| Malaise | 2 (0,8) | 4 (1,6) | |||||
| Œdème périphérique | 5 (2,0) | 3 (1,2) | |||||
| Enflure périphérique | 3 (1,2) | 0 | |||||
| Pyrexie | 4 (1,6) | 2 (0,8) | |||||
| Infections et infestations | 51 (20,4) | 29 (11,6) | |||||
| Bronchite | 4 (1,6) | 3 (1,2) | |||||
| Grippe | 1 (0,4) | 3 (1,2) | |||||
| Rhinopharyngite | 14 (5,6) | 7 (2,8) | |||||
| Éruption cutanée pustuleuse | 4 (1,6) | 0 | |||||
| Infection des voies respiratoires supérieures | 7 (2,8) | 3 (1,2) | |||||
| Infection urinaire | 7 (2,8) | 5 (2,0) | |||||
| Investigations | 32 (12,8) | 18 (7,2) | |||||
| Augmentation du taux d’alanine aminotransférase | 8 (3,2) | 1 (0,4) | |||||
| Augmentation du taux d’aspartate aminotransférase | 7 (2,8) | 0 | |||||
| Augmentation de la créatininémie | 3 (1,2) | 2 (0,8) | |||||
| Augmentation de la tension artérielle | 4 (1,6) | 0 | |||||
| Augmentation de la pression intraoculaire | 5 (2,0) | 3 (1,2) | |||||
| Gain pondéral | 5 (2,0) | 2 (0,8) | |||||
| Augmentation du nombre de leucocytes | 3 (1,2) | 1 (0,4) | |||||
| Troubles métaboliques et nutritionnels | 12 (4,8) | 8 (3,2) | |||||
| Diabète sucré | 0 | 4 (1,6) | |||||
| Augmentation de l’appétit | 1 (0,4) | 4 (1,6) | |||||
| Troubles musculosquelettiques et du tissu conjonctif | 39 (15,6) | 30 (12,0) | |||||
| Arthralgie | 14 (5,6) | 12 (4,8) | |||||
| Dorsalgie | 3 (1,2) | 1 (0,4) | |||||
| Enflure des articulations | 2 (0,8) | 3 (1,2) | |||||
| Spasmes musculaires | 5 (2,0) | 2 (0,8) | |||||
| Raideur musculosquelettique | 3 (1,2) | 2 (0,8) | |||||
| Myalgie | 4 (1,6) | 3 (1,2) | |||||
| Douleur dans les extrémités | 8 (3,2) | 1 (0,4) | |||||
| Troubles du système nerveux | 29 (11,6) | 16 (6,4) | |||||
| Étourdissements | 2 (0,8) | 4 (1,6) | |||||
| Céphalées | 12 (4,8) | 12 (4,8) | |||||
| Paresthésie | 7 (2,8) | 1 (0,4) | |||||
| Tremblements | 4 (1,6) | 1 (0,4) | |||||
| Troubles psychiatriques | 24 (9,6) | 10 (4,0) | |||||
| Anxiété | 4 (1,6) | 0 | |||||
| Insomnie | 13 (5,2) | 7 (2,8) | |||||
| Troubles respiratoires, thoraciques et médiastinaux | 18 (7,2) | 8 (3,2) | |||||
| Toux | 5 (2,0) | 3 (1,2) | |||||
| Dyspnée | 2 (0,8) | 3 (1,2) | |||||
| Troubles de la peau et du tissu sous-cutané | 40 (16,0) | 36 (14,4) | |||||
| Acné | 5 (2,0) | 7 (2,8) | |||||
| Alopécie | 3 (1,2) | 6 (2,4) | |||||
| Dermatite allergique | 3 (1,2) | 2 (0,8) | |||||
| Eczéma | 3 (1,2) | 1 (0,4) | |||||
| Érythème | 4 (1,6) | 3 (1,2) | |||||
| Hyperhidrose | 6 (2,4) | 3 (1,2) | |||||
| Prurit | 5 (2,0) | 1 (0,4) | |||||
| Éruption cutanée | 3 (1,2) | 4 (1,6) | |||||
| Troubles vasculaires | 12 (4,8) | 10 (4,0) | |||||
| Bouffées de chaleur | 4 (1,6) | 2 (0,8) | |||||
| Hypertension | 4 (1,6) | 3 (1,2) | |||||
| s.c. = sous-cutanée | |||||||
Durant les études cliniques comparatives à double insu, les effets indésirables du médicament les plus fréquents (≥ 5 %) chez les patients recevant l’adalimumab injectable étaient les suivants : rhinopharyngite (n = 44; 17,6 %), arthralgie (n = 38; 15,2 %), céphalées (n = 30; 12,0 %), fatigue (n = 26; 10,4 %), infection des voies urinaires (n = 21; 8,4 %), uvéite (n = 20; 8,0 %), dorsalgies (n = 19; 7,6 %), insomnie (n = 18; 7,2 %), toux (n = 18; 7,2 %), douleurs oculaires (n = 18; 7,2 %) et infection des voies respiratoires supérieures (n = 15; 6,0 %).
Durant les études cliniques comparatives à double insu, l’effet indésirable grave le plus fréquent signalé chez plus de un patient et survenant plus souvent chez les patients traités avec l’adalimumab injectable, comparativement à ceux recevant le placebo, était la pneumonie (n = 2). Dans le cadre du programme global de développement du traitement de l’uvéite avec l’adalimumab injectable comportant des études comparatives à double insu et des études de prolongation ouvertes, l’effet secondaire sérieux le plus fréquemment signalé était la cataracte (n = 7 patients).
Durant les études cliniques comparatives à double insu, les effets indésirables graves signalés chez plus de un patient et survenant plus souvent chez les patients traités avec l’adalimumab injectable, comparativement à ceux recevant le placebo, étaient la diarrhée (n = 2) et la pneumonie (n = 2). Dans le cadre du programme global de développement du traitement de l’uvéite avec l’adalimumab injectable comportant des études comparatives à double insu et des études de prolongation ouvertes, les effets secondaires graves le plus fréquemment signalés étaient l’hypertension (n = 5 patients), la pneumonie, l’infection des voies urinaires, la réduction de l’acuité visuelle et la perte de vision grave (n = 4 patients dans chaque cas).
Autres effets indésirables fréquents rapportés dans les études cliniques
Les autres effets indésirables fréquents (incidence ≥ 1 %) du médicament observés durant les études cliniques pour les différentes indications étaient notamment :
Troubles oculaires :
conjonctivite, déficience visuelle
Troubles rénaux et urinaires :
hématurie, insuffisance rénale
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Arthrite juvénile idiopathique polyarticulaire
Tableau 14. Nombre et pourcentage de patients (≥ 1 %) ayant présenté des effets indésirables signalés comme ayant au moins un lien possible avec le médicament à l’étude pendant la phase comparative avec placebo et à double insu de l’étude sur l’arthrite juvénile idiopathique polyarticulaire (étude DE038)
Classification par système-organe Terminologie MedDRA 12.1 | Avec MTX | Sans MTX | Avec et sans MTX | |||
Classification par système-organe Terminologie MedDRA 12.1 | Avec MTX | Sans MTX | Avec et sans MTX | |||
Classification par système-organe Terminologie MedDRA 12.1 | Avec MTX | Sans MTX | Avec et sans MTX | |||
Classification par système-organe Terminologie MedDRA 12.1 | Avec MTX | Sans MTX | Avec et sans MTX | |||
| Placebo | Adalimumab injectable | Placebo | Adalimumab injectable | Placebo | Adalimumab injectable | |
| Placebo | Adalimumab injectable | Placebo | Adalimumab injectable | Placebo | Adalimumab injectable | |
| Placebo | Adalimumab injectable | Placebo | Adalimumab injectable | Placebo | Adalimumab injectable | |
| Placebo | Adalimumab injectable | Placebo | Adalimumab injectable | Placebo | Adalimumab injectable | |
N = 37 n (%) | N = 38 n (%) | N = 28 n (%) | N = 30 n (%) | N = 65 n (%) | N = 68 n (%) | |
N = 37 n (%) | N = 38 n (%) | N = 28 n (%) | N = 30 n (%) | N = 65 n (%) | N = 68 n (%) | |
N = 37 n (%) | N = 38 n (%) | N = 28 n (%) | N = 30 n (%) | N = 65 n (%) | N = 68 n (%) | |
N = 37 n (%) | N = 38 n (%) | N = 28 n (%) | N = 30 n (%) | N = 65 n (%) | N = 68 n (%) | |
| Tout effet indésirable ayant au moins un lien possible | 17 (45,9) | 22 (57,9) | 9 (32,1) | 16 (53,3) | 26 (40,0) | 38 (55,9) |
| Troubles des systèmes sanguin et lymphatique | 0 | 2 (5,3) | 0 | 1 (3,3) | 0 | 3 (4,4) |
| Leucopénie | 0 | 1 (2,6) | 0 | 0 | 0 | 1 (1,5) |
| Neutropénie | 0 | 1 (2,6) | 0 | 1 (3,3) | 0 | 2 (2,9) |
| Troubles auditifs et labyrinthiques | 0 | 0 | 0 | 1 (3,3) | 0 | 1 (1,5) |
| Otalgie | 0 | 0 | 0 | 1 (3,3) | 0 | 1 (1,5) |
| Troubles gastro-intestinaux | 1 (2,7) | 1 (2,6) | 0 | 0 | 1 (1,5) | 1 (1,5) |
| Gastroduodénite | 1 (2,7) | 0 | 0 | 0 | 1 (1,5) | 0 |
| Vomissements | 0 | 1 (2,6) | 0 | 0 | 0 | 1 (1,5) |
| Troubles généraux et atteintes au point d’injection | 10 (27,0) | 15 (39,5) | 6 (21,4) | 11 (36,7) | 16 (24,6) | 26 (38,2) |
Réaction au point d’application Fatigue Symptômes pseudo-grippaux Érythème au point d’injection Hématome au point d’injection Hypersensibilité au point d’injection Douleur au point d’injection Prurit au point d’injection Réaction au point d’injection Douleur Pyrexie | 1 (2,7) 0 1 (2,7) 1 (2,7) 0 1 (2,7) 7 (18,9) 0 1 (2,7) 0 0 | 1 (2,6) 0 0 2 (5,3) 1 (2,6) 0 7 (18,4) 1 (2,6) 7 (18,4) 1 (2,6) 2 (5,3) | 0 0 0 0 0 0 3 (10,7) 0 1 (3,6) 2 (7,1) 0 | 0 1 (3,3) 0 1 (3,3) 0 0 9 (30,0) 1 (3,3) 3 (10,0) 2 (6,7) 0 | 1 (1,5) 0 1 (1,5) 1 (1,5) 0 1 (1,5) 10 (15,4) 0 2 (3,1) 0 | 1 (1,5) 1 (1,5) 0 3 (4,4) 1 (1,5) 0 16 (23,5) 2 (2,9) 10 (14,7) 3 (4,4) 2 (2,9) |
| Troubles du système immunitaire | 0 | 1 (2,6) | 0 | 1 (3,3) | 0 | 2 (2,9) |
| Hypersensibilité | 0 | 1 (2,6) | 0 | 1 (3,3) | 0 | 2 (2,9) |
| Infections et infestations | 7 (18,9) | 10 (26,3) | 3 (10,7) | 6 (20,0) | 10 (15,4) | 16 (23,5) |
| Amygdalite aiguë | 1 (2,7) | 1 (2,6) | 0 | 0 | 1 (1,5) | 1 (1,5) |
| Bronchite | 1 (2,7) | 0 | 0 | 1 (3,3) | 1 (1,5) | 1 (1,5) |
| Infection de l’oreille | 0 | 1 (2,6) | 0 | 1 (3,3) | 0 | 2 (2,9) |
| Folliculite | 1 (2,7) | 0 | 0 | 0 | 1 (1,5) | 0 |
| Infection fongique | 0 | 0 | 1 (3,6) | 0 | 1 (1,5) | 0 |
| Infection à herpès simplex | 0 | 0 | 0 | 1 (3,3) | 0 | 1 (1,5) |
| Infection herpétique | 0 | 0 | 0 | 1 (3,3) | 0 | 1 (1,5) |
| Impétigo | 0 | 1 (2,6) | 0 | 1 (3,3) | 0 | 2 (2,9) |
| Grippe | 0 | 1 (2,6) | 1 (3,6) | 1 (3,3) | 1 (1,5) | 2 (2,9) |
| Molluscum contagiosum | 1 (2,7) | 0 | 0 | 0 | 1 (1,5) | 0 |
| Herpès buccal | 1 (2,7) | 1 (2,6) | 0 | 0 | 1 (1,5) | 1 (1,5) |
| Paronychie | 0 | 1 (2,6) | 0 | 0 | 0 | 1 (1,5) |
| Pharyngo-amygdalite | 1 (2,7) | 0 | 0 | 1 (3,3) | 1 (1,5) | 1 (1,5) |
| Rhinite | 0 | 2 (5,3) | 0 | 1 (3,3) | 0 | 3 (4,4) |
| Sinusite | 0 | 1 (2,6) | 0 | 0 | 0 | 1 (1,5) |
| Infection de la peau à staphylocoque | 0 | 0 | 1 (3,6) | 0 | 1 (1,5) | 0 |
| Infection des voies respiratoires supérieures | 2 (5,4) | 3 (7,9) | 0 | 2 (6,7) | 2 (3,1) | 5 (7,4) |
| Infection des voies urinaires | 0 | 1 (2,6) | 0 | 0 | 0 | 1 (1,5) |
| Infection virale | 1 (2,7) | 3 (7,9) | 0 | 0 | 1 (1,5) | 3 (4,4) |
| Infection virale des voies respiratoires supérieures | 0 | 0 | 0 | 1 (3,3) | 0 | 1 (1,5) |
| Lésion, empoisonnement et complications chirurgicales | 1 (2,7)* | 0* | 1 (3,6)* | 0* | 2 (3,1)* | 0* |
| Excoriation† | 1 (2,7) | 4 (10,5) | 1 (3,6) | 3 (10,0) | 2 (3,1) | 7 (10,3) |
| Blessure | 0 | 0 | 1 (3,6) | 0 | 1 (1,5) | 0 |
| Égratignure | 1 (2,7) | 0 | 0 | 0 | 1 (1,5) | 0 |
| Investigations | 0 | 1 (2,6) | 0 | 0 | 0 | 1 (1,5) |
| Augmentation du nombre de lymphocytes | 0 | 1 (2,6) | 0 | 0 | 0 | 1 (1,5) |
| Réduction du nombre de neutrophiles | 0 | 1 (2,6) | 0 | 0 | 0 | 1 (1,5) |
| Troubles métaboliques et nutritionnels | 1 (2,7) | 0 | 0 | 0 | 1 (1,5) | 0 |
| Anomalie enzymatique | 1 (2,7) | 0 | 0 | 0 | 1 (1,5) | 0 |
| Troubles musculosquelettiques et du tissu conjonctif | 3 (8,1) | 1 (2,6) | 0 | 1 (3,3) | 3 (4,6) | 2 (2,9) |
| Arthralgie | 0 | 0 | 0 | 1 (3,3) | 0 | 1 (1,5) |
| Douleur à l’aine | 1 (2,7) | 0 | 0 | 0 | 1 (1,5) | 0 |
| Arthrite juvénile | 1 (2,7) | 1 (2,6) | 0 | 0 | 1 (1,5) | 1 (1,5) |
| Polyarthrite rhumatoïde | 1 (2,7) | 0 | 0 | 0 | 1 (1,5) | 0 |
| Troubles du système nerveux | 1 (2,7) | 0 | 0 | 1 (3,3) | 1 (1,5) | 1 (1,5) |
| Céphalées | 1 (2,7) | 0 | 0 | 1 (3,3) | 1 (1,5) | 1 (1,5) |
| Troubles rénaux et urinaires | 0 | 0 | 2 (7,1) | 0 | 2 (3,1) | 0 |
| Dysurie | 0 | 0 | 1 (3,6) | 0 | 1 (1,5) | 0 |
| Protéinurie | 0 | 0 | 1 (3,6) | 0 | 1 (1,5) | 0 |
| Troubles respiratoires, thoraciques et médiastinaux | 0 | 2 (5,3) | 0 | 1 (3,3) | 0 | 3 (4,4) |
| Asthme | 0 | 1 (2,6) | 0 | 0 | 0 | 1 (1,5) |
| Toux | 0 | 0 | 0 | 1 (3,3) | 0 | 1 (1,5) |
| Épistaxis | 0 | 1 (2,6) | 0 | 0 | 0 | 1 (1,5) |
| Troubles de la peau et du tissu sous-cutané | 1 (2,7)* | 1 (2,6)* | 0 | 1 (3,3)* | 1 (1,5)* | 2 (2,9)* |
| Acné | 0 | 0 | 0 | 1 (3,3) | 0 | 1 (1,5) |
| Dermatite | 1 (2,7) | 0 | 0 | 0 | 1 (1,5) | 0 |
| Éruption cutanée† | 0 | 1 (2,6) | 0 | 2 (6,7) | 0 | 3 (4,4) |
| Éruption cutanée papuleuse | 0 | 0 | 0 | 1 (3,3) | 0 | 1 (1,5) |
| Lésion cutanée | 0 | 1 (2,6) | 0 | 0 | 0 | 1 (1,5) |
| ||||||
- DE038 menée chez 171 patients atteints d’arthrite juvénile idiopathique polyarticulaire âgés de 4 à 17 ans, on a observé des effets indésirables graves chez 28 % des patients recevant l’adalimumab injectable, notamment : neutropénie, pharyngite à streptocoque, taux élevé d’aminotransférases, zona, myosite, métrorragie et appendicite. On a observé des cas d’infections graves chez 6,4 % des patients recevant l’adalimumab injectable, dont les suivants : zona, appendicite, pneumonie, infection des voies urinaires, pharyngite à streptocoque, infection virale et cervicite. En tout, 45 % des patients recevant l’adalimumab injectable avec ou sans MTX en concomitance ont eu une infection pendant la période initiale de traitement de 16 semaines (voir 7 MISES EN GARDE ET
- PRÉCAUTIONS, Infections). Un cas de granulome annulaire a été signalé chez deux patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cancers).
- DE038, les effets indésirables les plus fréquents (5 %) observés chez les patients recevant l’adalimumab injectable étaient les suivants : infection virale (18 %), douleur au point d’injection (18 %), infection des voies respiratoires supérieures (16 %), réaction au point d’injection (15 %), contusion (13 %), excoriation (10 %), rhinite (7 %), vomissements (6 %) et hypersensibilité au médicament (6 %).
- DE038, 6 % des patients ont présenté des réactions allergiques légères à modérées, principalement des réactions d’hypersensibilité allergiques localisées et de l’urticaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions d’hypersensibilité).
- % des patients recevant l’adalimumab injectable et qui ne présentaient pas d’anticorps anti-ADN double brin au départ présentaient de tels anticorps après 48 semaines de traitement (voir 8.1 Aperçu des effets indésirables, Immunogénicité, Enfants).
- M10-444, l’adalimumab injectable a été étudié chez 32 patients atteints d’arthrite juvénile idiopathique polyarticulaire qui étaient âgés de 2 ans à moins de 4 ans ou de 4 ans et plus et pesant moins de 15 kg. Le profil d’innocuité dans cette population de patients était semblable à celui observé dans l’étude DE038.
- -444), 78 % des patients ont contracté une infection pendant le traitement avec l’adalimumab injectable. Les infections comprenaient la rhinopharyngite, la bronchite, les infections des voies respiratoires supérieures et l’otite moyenne, et elles étaient principalement de gravité légère à modérée. Des infections graves, notamment des cas de carie dentaire, de gastroentérite à rotavirus et de varicelle, ont été observées chez 9 % des patients traités avec l’adalimumab injectable dans le cadre de l’étude.
- ont été observées chez 6 % des patients de l’étude M10-444; ces réactions étaient légères.
Hidradénite suppurée
- e l’adalimumab injectable chez des adolescents atteints d’hidradénite suppurée.
Uvéite chez l’enfant
- Tableau 15 résume les effets indésirables signalés chez au moins 1 % des enfants atteints d’uvéite antérieure non infectieuse chronique associée à l’arthrite juvénile idiopathique évolutive recevant l’adalimumab injectable en association avec le méthotrexate dans le cadre de l’étude SYCAMORE.
Tableau 15. Nombre et pourcentage de patients ayant présenté des effets indésirables (fréquence ≥ 1 %) considérés comme ayant au moins un lien possible avec le médicament à l’étude pendant le traitement dans le cadre de l’étude SYCAMORE sur l’uvéite chez l’enfant
| Classification par système-organe | Adalimumab injectable | Placebo | |||||
| Classification par système-organe | Adalimumab injectable | Placebo | |||||
| Classification par système-organe | Adalimumab injectable | Placebo | |||||
| Classification par système-organe | Adalimumab injectable | Placebo | |||||
N = 60 n (%) | N = 30 n (%) | ||||||
N = 60 n (%) | N = 30 n (%) | ||||||
N = 60 n (%) | N = 30 n (%) | ||||||
N = 60 n (%) | N = 30 n (%) | ||||||
| Troubles des systèmes sanguin et lymphatique | 4 (6,7) | 0 | |||||
| Lymphadénopathie | 3 (5,0) | 0 | |||||
| Neutropénie | 1 (1,7) | 0 | |||||
| Troubles oculaires | 4 (6,7) | 4 (13,3) | |||||
| Exacerbation touchant la chambre antérieure | 0 | 1 (3,3) | |||||
| Sécheresse oculaire | 1 (1,7) | 0 | |||||
| Inflammation oculaire | 1 (1,7) | 0 | |||||
| Douleur oculaire | 1 (1,7) | 0 | |||||
| Uvéite | 0 | 3 (10,0) | |||||
| Déficience visuelle | 1 (1,7) | 0 | |||||
| Troubles gastro-intestinaux | 10 (16,7) | 2 (6,7) | |||||
| Douleur abdominale | 1 (1,7) | 0 | |||||
| Diarrhée | 4 (6,7) | 0 | |||||
| Intoxication alimentaire | 1 (1,7) | 0 | |||||
| Nausées | 2 (3,3) | 0 | |||||
| Vomissements | 7 (11,7) | 2 (6,7) | |||||
| Troubles généraux et atteintes au point d’injection | 23 (38,3) | 5 (16,7) | |||||
| Gêne thoracique | 1 (1,7) | 0 | |||||
| Fatigue | 0 | 1 (3,3) | |||||
| Symptômes pseudogrippaux | 1 (1,7) | 0 | |||||
| Érythème au point d’injection | 3 (5,0) | 1 (3,3) | |||||
| Masse au point d’injection | 2 (3,3) | 0 | |||||
| Douleur au point d’injection | 5 (8,3) | 2 (6,7) | |||||
| Prurit au point d’injection | 3 (5,0) | 0 | |||||
| Réaction au point d’injection | 6 (10,0) | 0 | |||||
| Enflure au point d’injection | 3 (5,0) | 1 (3,3) | |||||
| Vésicule au point d’injection | 1 (1,7) | 0 | |||||
| Malaise | 1 (1,7) | 0 | |||||
| Pyrexie | 8 (13,3) | 1 (3,3) | |||||
| Enflure | 1 (1,7) | 0 | |||||
| Infections et infestations | 32 (53,3) | 8 (26,7) | |||||
| Infection à Candida | 1 (1,7) | 0 | |||||
| Cellulite | 1 (1,7) | 0 | |||||
| Conjonctivite virale | 1 (1,7) | 0 | |||||
| Infection de l’oreille | 3 (5,0) | 2 (6,7) | |||||
| Infection oculaire | 1 (1,7) | 0 | |||||
| Infection à herpès simplex | 1 (1,7) | 0 | |||||
| Zona | 0 | 1 (3,3) | |||||
| Impétigo | 3 (5,0) | 1 (3,3) | |||||
| Morsures ou piqûres infectées | 1 (1,7) | 0 | |||||
| Infection | 1 (1,7) | 0 | |||||
| Infection localisée | 0 | 1 (3,3) | |||||
| Infection des voies respiratoires inférieures | 8 (13,3) | 2 (6,7) | |||||
| Molluscum contagiosum | 2 (3,3) | 0 | |||||
| Nasopharyngite | 6 (10,0) | 2 (6,7) | |||||
| Herpès buccal | 2 (3,3) | 1 (3,3) | |||||
| Paronychie | 2 (3,3) | 1 (3,3) | |||||
| Pharyngite | 2 (3,3) | 0 | |||||
| Pneumonie | 1 (1,7) | 0 | |||||
| Rhinite | 1 (1,7) | 0 | |||||
| Scarlatine | 1 (1,7) | 0 | |||||
| Infection cutanée | 2 (3,3) | 0 | |||||
| Infection à staphylocoque | 1 (1,7) | 0 | |||||
| Infection à streptocoque | 1 (1,7) | 0 | |||||
| Amygdalite | 10 (16,7) | 0 | |||||
| Infection des voies respiratoires supérieures | 3 (5,0) | 1 (3,3) | |||||
| Urétrite | 0 | 1 (3,3) | |||||
| Infection des voies urinaires | 6 (10,0) | 2 (6,7) | |||||
| Varicelle | 1 (1,7) | 0 | |||||
| Infection virale | 8 (13,3) | 1 (3,3) | |||||
| Lésion, empoisonnement et complications chirurgicales | 1 (1,7) | 0 | |||||
| Contusion | 1 (1,7) | 0 | |||||
| Épreuves de laboratoire | 6 (10,0) | 1 (3,3) | |||||
| Augmentation du taux d’alanine aminotransférase | 3 (5,0) | 0 | |||||
| Augmentation du taux d’aspartate aminotransférase | 2 (3,3) | 0 | |||||
| Augmentation du taux sanguin de phosphatases alcalines | 1 (1,7) | 0 | |||||
| Résultat anormal au test de la fonction hépatique | 1 (1,7) | 0 | |||||
| Réduction du nombre de neutrophiles | 0 | 1 (3,3) | |||||
| Vitesse de sédimentation globulaire anormale | 1 (1,7) | 0 | |||||
| Résultat positif au test de dépistage des rubulavirus | 1 (1,7) | 0 | |||||
| Troubles du métabolisme et de la nutrition | 3 (5,0) | 0 | |||||
| Diminution de l’appétit | 2 (3,3) | 0 | |||||
| Déshydratation | 1 (1,7) | 0 | |||||
| Troubles musculosquelettiques et atteintes du tissu conjonctif | 5 (8,3) | 1 (3,3) | |||||
| Arthralgie | 3 (5,0) | 1 (3,3) | |||||
| Arthrite | 1 (1,7) | 0 | |||||
| Raideur articulaire | 1 (1,7) | 0 | |||||
| Douleur dans les extrémités | 1 (1,7) | 0 | |||||
| Néoplasmes bénins, malins et non spécifiés (y compris les kystes et les polypes) | 4 (6,7) | 0 | |||||
| Papillome cutané | 4 (6,7) | 0 | |||||
| Troubles du système nerveux | 5 (8,3) | 1 (3,3) | |||||
| Céphalées | 5 (8,3) | 1 (3,3) | |||||
| Troubles du système reproducteur et affections mammaires | 1 (1,7) | 0 | |||||
| Prurit génital | 1 (1,7) | 0 | |||||
| Troubles respiratoires, thoraciques et médiastinaux | 12 (20,0) | 2 (6,7) | |||||
| Toux | 9 (15,0) | 2 (6,7) | |||||
| Inconfort nasal | 2 (3,3) | 0 | |||||
| Douleur oropharyngée | 8 (13,3) | 0 | |||||
| Toux productive | 1 (1,7) | 0 | |||||
| Ronflement | 1 (1,7) | 0 | |||||
| Hypertrophie amygdalienne | 1 (1,7) | 0 | |||||
| Troubles de la peau et du tissu sous-cutané | 3 (5,0) | 2 (6,7) | |||||
| Dermatite | 0 | 1 (3,3) | |||||
| Érythème | 1 (1,7) | 0 | |||||
| Ongle incarné | 1 (1,7) | 0 | |||||
| Éruptions cutanées | 1 (1,7) | 1 (3,3) | |||||
- injectable a été étudié chez 90 enfants (répartis de façon aléatoire selon un rapport de 2:1 pour recevoir l’adalimumab injectable ou un placebo) atteints d’uvéite antérieure non infectieuse chronique associée à l’arthrite juvénile idiopathique évolutive. Dans l’ensemble, des effets indésirables graves ont été observés chez 22 % des patients traités avec l’adalimumab injectable en association avec le MTX, dont les suivants : varicelle, infection à streptocoque, infection virale, diarrhée, syncope, scarlatine, cellulite, morsures ou piqûres infectées, infection des voies respiratoires inférieures, cataracte, examen des testicules, prophylaxie antivirale, intoxication alimentaire et hypertrophie amygdalienne. Des infections graves ont été observées chez 13 % des patients recevant l’adalimumab injectable. Les effets indésirables graves ont été plus fréquents chez les enfants âgés de 4 ans et moins.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Voici les effets indésirables graves peu fréquents observés chez moins de 1 % des patients qui ont reçu l’adalimumab injectable dans les études cliniques DE009, DE011, DE019, DE031 et DE013 sur la polyarthrite rhumatoïde, l’étude clinique DE038 sur l’arthrite juvénile idiopathique, les études cliniques M02-518 et M02-570 sur le rhumatisme psoriasique, les études cliniques M03-607 et M03-606 sur la spondylarthrite ankylosante, les études cliniques M02-404 et M02-433 sur le traitement d’entretien de la maladie de Crohn, les études cliniques M06-826 et M06-827 sur la colite ulcéreuse, les études cliniques M10-467, M11-313 et M11-810 sur l’hidradénite suppurée, les études cliniques M03-656, M04-716 et M02-528 sur le psoriasis et les études cliniques M10-877 et M10-880 sur l’uvéite :
Infections et infestations :
abcès, abcès sur un membre, arthrite bactérienne, bronchite, bronchopneumonie, cellulite, cystite, infection liée au dispositif d’administration, diverticulite, érysipèle, état septique à Escherichia, gastroentérite, herpès génital, infection herpétique, zona, histoplasmose, ulcère cutané infecté, infection, pneumonie lobaire, infection des voies respiratoires inférieures, méningite virale, infection à une bactérie du complexe Mycobacterium avium, fasciite nécrosante, abcès périanal, pharyngite, pneumonie, pneumonie à pneumocoque, pyélonéphrite, infection des voies respiratoires, état septique, choc septique, sinusite, tuberculose, infection des voies urinaires, urosepsie, infection virale, infection de plaies
Investigations :
anticorps anti-ADN double brin, augmentation du taux des enzymes hépatiques
Lésion, empoisonnement et complications chirurgicales :
complication de plaie postopératoire
Néoplasmes bénins, malins et non spécifiés (y compris les kystes et les polypes) :
carcinome basocellulaire, lymphome B, cancer du sein, mélanome malin in situ, métastases au foie, cancer de l’ovaire, carcinome malpighien, séminome testiculaire (pur)
Troubles cardiaques :
arythmie supraventriculaire, arrêt cardiaque, douleurs thoraciques, palpitations
Troubles chirurgicaux et médicaux :
arthrodèse
Troubles de l’appareil reproducteur et des seins :
dysplasie du col de l’utérus, hyperplasie de l’endomètre
Troubles de la peau et du tissu sous-cutané :
psoriasis, psoriasis pustuleux, éruptions cutanées
Troubles des systèmes sanguin et lymphatique :
agranulocytose, anémie, éosinophilie, leucopénie, lymphadénopathie, lymphocytose, neutropénie, pancytopénie
Troubles du système immunitaire :
hypersensibilité
Troubles du système nerveux :
clonus, hyperréflectivité, hydrocéphalie, encéphalopathie hypertensive, tremblement intentionnel, sclérose en plaques, paresthésie, tremblements, neuropathie
Troubles gastro-intestinaux :
douleurs abdominales, fistule anale, maladie de Crohn, selles fréquentes, hématochézie, hémorragie hémorroïdale, pancréatite, hémorragie rectale, obstruction de l’intestin grêle
Troubles généraux et atteintes au point d’injection :
décès, douleurs thoraciques non cardiaques, pyrexie
Troubles hépatobiliaires :
nécrose hépatique
Troubles métaboliques et nutritionnels :
hyperglycémie*
Troubles musculosquelettiques et du tissu conjonctif :
arthrite, arthropathie, dorsalgies, faiblesse musculaire, douleurs thoraciques musculosquelettiques, ostéite, polyarthrite rhumatoïde, lupus érythémateux disséminé
Troubles oculaires :
blépharite, diplopie, enflure des yeux
Troubles prénatals, périnatals et puerpéraux :
avortement spontané
Troubles psychiatriques :
état confusionnel
Troubles rénaux et urinaires :
nycturie
Troubles respiratoires, thoraciques et médiastinaux :
bronchospasme, infiltration pulmonaire, épanchement pleural, pleurésie, pneumonite, insuffisance respiratoire
Troubles vasculaires :
collapsus circulatoire, vascularite rhumatoïde
* Les cas d’hyperglycémie observés dans le cadre des études cliniques étaient sans gravité.
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents
Voir 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
On ne connaît aucun test de laboratoire qui puisse aider à suivre la réponse du patient ou à reconnaître un éventuel effet indésirable.
Adultes
Au cours des études cliniques comparatives sur la polyarthrite rhumatoïde (études DE009, DE011, DE019 et DE031), l’élévation des taux d’alanine aminotransférase (ALAT ou SGPT) était semblable chez les patients qui recevaient l’adalimumab injectable et ceux qui recevaient le placebo. Chez les patients atteints de polyarthrite rhumatoïde précoce (depuis moins de trois ans) (étude DE013), l’élévation des taux d’ALAT (SGPT) était plus fréquente chez les patients qui recevaient l’adalimumab injectable en concomitance avec le méthotrexate que chez ceux qui recevaient le méthotrexate seul ou l’adalimumab injectable seul.
Au cours des études cliniques sur le rhumatisme psoriasique, l’élévation des taux d’ALAT (SGPT) était plus fréquente chez les patients atteints de rhumatisme psoriasique que chez ceux atteints de polyarthrite rhumatoïde.
Au cours des études cliniques comparatives sur la maladie de Crohn chez l’adulte et sur la colite ulcéreuse, l’élévation des taux d’ALAT (SGPT) était semblable chez les patients qui recevaient l’adalimumab injectable et ceux qui recevaient le placebo.
Pour toutes les maladies pour lesquelles l’adalimumab est indiqué, les patients qui présentaient une élévation des taux d’ALAT (SGPT) étaient asymptomatiques et, dans la plupart des cas, les élévations étaient transitoires et ont disparu avec la poursuite du traitement avec l’adalimumab injectable.
Enfants
Dans l’étude sur l’arthrite juvénile idiopathique polyarticulaire (étude DE038), on a observé des élévations marquées des taux d’ALAT et d’aspartate aminotransférase (ASAT) (dépassant de plus de trois fois la limite supérieure de la normale), chez 10 des 171 patients (5,8 %) et 5 des 171 patients (2,9 %) recevant l’adalimumab injectable, respectivement. Des 171 patients, 42 (25 %) ont eu des élévations des taux de créatine phosphokinase (CPK), dont 10 (5,8 %) ont eu des élévations marquées des taux de CPK.
Les élévations des taux d’enzymes hépatiques étaient plus fréquentes chez les patients recevant l’association adalimumab injectable + MTX que chez ceux recevant l’adalimumab injectable en monothérapie (ALAT : 9,5 % vs 2,3 %; ASAT : 5,9 % vs 0 %).
Aucune élévation des taux d’ALAT ou d’ASAT égale ou supérieure à trois fois la limite supérieure de la normale n’est survenue au cours de l’étude ouverte sur l’adalimumab injectable chez des patients de 2 ans à moins de 4 ans atteints d’arthrite juvénile idiopathique polyarticulaire (étude M10-444).
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été signalés après la commercialisation de l’adalimumab :
Infections :
infections chez les enfants exposés in utero, légionellose, listériose, réactivation du virus de l’hépatite B (VHB)†
Néoplasie :
lymphome T hépatosplénique†, leucémie†, tumeur de Merkel (carcinome neuroendocrine cutané)
Réactions cutanées :
alopécie, vascularite cutanée, érythème polymorphe, réaction cutanée lichénoïde**, apparition ou aggravation d’un psoriasis (y compris d’un psoriasis pustuleux palmoplantaire)*, syndrome de Stevens-Johnson
Réactions d’hypersensibilité :
anaphylaxie†, œdème de Quincke (angioœdème) et œdème angioneurotique
Troubles cardiaques :
infarctus du myocarde
Troubles du système immunitaire :
sarcoïdose
Troubles du système nerveux :
accident cérébrovasculaire, troubles démyélinisants (par exemple, syndrome de Guillain-Barré, névrite optique)
Troubles gastro-intestinaux :
diverticulite, perforation de l’intestin, pancréatite
Troubles généraux et atteintes au point d’injection :
pyrexie
Troubles hématologiques :
thrombocytopénie†
Troubles hépatobiliaires :
insuffisance hépatique, hépatite, hépatite auto-immune
Troubles musculosquelettiques et du tissu conjonctif :
syndrome pseudo-lupique†*
Troubles respiratoires, thoraciques et médiastinaux :
pneumopathie interstitielle, dont la fibrose pulmonaire, embolie pulmonaire
Troubles vasculaires :
thrombose veineuse profonde, vascularite généralisée
† Voir 7 MISES EN GARDE ET PRÉCAUTIONS.
* Voir 8.1 Aperçu des effets indésirables.
**Survenant chez des patients recevant un inhibiteur du TNF, dont l’adalimumab injectable.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
- On a fait état de cas d’infections graves et d’états septiques, y compris de décès, liés à l’emploi d’inhibiteurs du TNF, dont l’adalimumab injectable. Bon nombre des infections graves ont touché des patients qui recevaient simultanément un traitement immunosuppresseur, facteur qui, ajouté à la polyarthrite rhumatoïde, pourrait prédisposer aux infections. Des cas de tuberculose et d’infections envahissantes imputables à un champignon opportuniste ont été observés chez des patients qui recevaient des inhibiteurs du TNF, dont l’adalimumab injectable.
9.2 Aperçu des interactions médicamenteuses
D’après les analyses démographiques de pharmacocinétique de l’adalimumab injectable à partir de données provenant de plus de 1 200 patients atteints de polyarthrite rhumatoïde, l’administration simultanée de méthotrexate (MTX) et d’adalimumab a eu un effet intrinsèque sur la clairance apparente (Cl/F) de l’adalimumab. Voir 9.4 Interactions médicament-médicament. Comme prévu, la clairance apparente de l’adalimumab tend à augmenter avec le poids corporel et en présence d’anticorps anti-adalimumab.
On a également cerné d’autres facteurs de moindre importance : on s’attend à ce que la clairance apparente du produit augmente chez les patients atteints de polyarthrite rhumatoïde après l’administration de doses inférieures à la dose recommandée et en présence de taux élevés de facteur rhumatoïde ou de protéine C réactive (CRP). Il est peu probable que ces facteurs aient une portée clinique notable.
On a étudié l’emploi de l’adalimumab chez des patients atteints de polyarthrite rhumatoïde qui recevaient simultanément du MTX. Voir 14.5 Études cliniques – médicament biologique de référence. Les données obtenues n’incitent pas à penser qu’il faille adapter la posologie relative à l’adalimumab ou au MTX.
9.3 Interactions médicament-comportement
Il se peut que l’adalimumab injectable réduise un peu la capacité à conduire un véhicule ou à utiliser de la machinerie. L’administration de l’adalimumab injectable peut entraîner des étourdissements (notamment, vertiges, troubles de la vue et fatigue).
9.4 Interactions médicament-médicament
Les médicaments qui sont énumérés dans le tableau ci-dessous ont été choisis en raison des interactions signalées dans des rapports de cas d’interactions médicamenteuses ou dans des études sur les interactions médicamenteuses, ou en raison d’interactions possibles dont l’ampleur et la gravité sont prévisibles (médicaments dont on a établi qu’ils étaient contre-indiqués).
Tableau 16. Interactions médicamenteuses confirmées ou potentielles
| Nom du médicament concomitant | Commentaires cliniques |
| Nom du médicament concomitant | Commentaires cliniques |
| Abatacept | L’emploi concomitant d’inhibiteurs du TNF avec de l’abatacept a été associé à un risque accru d’infections, notamment d’infections graves, comparativement à l’emploi d’inhibiteurs du TNF utilisés seuls, et n’a montré aucun bienfait clinique supplémentaire. Par conséquent, l’emploi concomitant d’inhibiteurs du TNF avec de l’abatacept n’est pas recommandé. |
| Anakinra | L’emploi concomitant de l’anakinra (un antagoniste de l’interleukine 1) avec un autre inhibiteur du TNF a été associé à un risque accru d’infections graves et de neutropénie, sans aucun bienfait supplémentaire comparativement à l’emploi de ces médicaments utilisés seuls. Par conséquent, l’emploi concomitant de l’anakinra avec d’autres inhibiteurs du TNF, dont l’adalimumab, peut également entraîner des toxicités semblables. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Administration concomitante d’ARMM biologiques ou d’inhibiteurs du TNF. |
| Substrats du cytochrome P450 (CYP450) | Il peut y avoir inhibition de l’expression des enzymes du CYP450 par une augmentation des taux de cytokines (p. ex., TNF alpha, IL-6) dans le cours d’une inflammation chronique. Il est possible qu’une molécule ayant un effet antagoniste sur les cytokines, comme l’adalimumab, influe sur l’expression des enzymes du CYP450. Par conséquent, lorsqu’on amorce ou interrompt un traitement avec l’adalimumab chez des patients recevant des substrats du CYP450 ayant un faible indice |
| thérapeutique, il est recommandé de surveiller l’effet (p. ex., warfarine) ou les concentrations du médicament (p. ex., cyclosporine ou théophylline) et d’ajuster au besoin la dose du médicament en question. | |
| Méthotrexate (MTX) | Après l’administration d’adalimumab à 21 patients atteints de polyarthrite rhumatoïde qui recevaient un traitement stable avec le méthotrexate (MTX), on n’a observé aucune altération statistiquement significative de la courbe des concentrations plasmatiques de MTX. En revanche, la prise de doses uniques et multiples de MTX s’est traduite par une réduction respective de 29 et 44 % de la clairance apparente de l’adalimumab chez les patients atteints de polyarthrite rhumatoïde. Voir 14.5 Études cliniques – médicament biologique de référence. |
| Autres | Les interactions entre l’adalimumab et d’autres médicaments que le MTX n’ont pas été évaluées dans le cadre d’études de pharmacocinétique systématiques. On n’a observé aucun signe laissant croire à un danger lors des études cliniques sur la polyarthrite rhumatoïde où l’on a administré l’adalimumab injectable en concomitance avec des ARMM courants (sulfasalazine, hydroxychloroquine, léflunomide et les sels d’or par voie parentérale), des glucocorticoïdes, des salicylés, des anti-inflammatoires non stéroïdiens ou des analgésiques. Il n’existe aucune donnée sur d’autres ARMM, et les patients ayant déjà été traités avec des alkylants (comme le cyclophosphamide) ont été exclus des études. |
Définitions : ARMM = antirhumatismal modificateur de la maladie; MTX = méthotrexate; TNF = facteur de nécrose tumorale | |
9.5 Interactions médicament-aliment
L’adalimumab injectable s’administre par injection sous-cutanée. L’étude des interactions avec les aliments est donc sans objet.
9.6 Interactions médicament-plante médicinale
Les interactions entre l’adalimumab injectable et les produits à base de plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
On ne connaît aucun test de laboratoire qui puisse aider à suivre la réponse du patient ou à reconnaître un éventuel effet indésirable.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’adalimumab est un anticorps monoclonal humain recombinant de type IgG1. L’adalimumab possède des régions variables complètement humaines dans les chaînes lourdes et légères de l’IgG1, ce qui lui confère sa spécificité pour le facteur de nécrose tumorale (TNF) humain, ainsi que des séquences humaines pour les chaînes lourdes et les chaînes légères kappa de l’IgG1. L’adalimumab injectable a une grande affinité pour le facteur de nécrose tumorale soluble (TNF alpha) auquel il se lie spécifiquement, mais pas pour la lymphotoxine (TNF bêta). Idacio (adalimumab injectable) est produit par technologie de recombinaison de l’ADN dans un système d’expression de cellules de mammifères. Il est formé de 1 330 acides aminés et a une masse moléculaire d’environ 148 kilodaltons.
L’adalimumab se lie spécifiquement au TNF alpha et l’empêche d’interagir avec les récepteurs p55 et p75 du TNF ancrés à la surface des cellules. Mis en présence du complément in vitro, l’adalimumab provoque également la lyse des cellules qui expriment le TNF à leur surface. L’adalimumab ne se lie pas à la TNF bêta et ne la désactive pas non plus. Le TNF est une cytokine naturelle qui participe aux réactions inflammatoires et immunitaires normales. On trouve des taux anormalement élevés de TNF dans le liquide synovial des patients atteints de polyarthrite rhumatoïde, y compris l’arthrite juvénile idiopathique polyarticulaire, de rhumatisme psoriasique et de spondylarthrite ankylosante; cette élévation joue un rôle important dans le dérèglement du processus inflammatoire et la destruction des articulations caractéristiques de ces maladies. On trouve également chez les patients atteints de psoriasis en plaques des taux élevés de TNF qui contribuent à la réponse inflammatoire, à la prolifération et à la maturation réduite des kératinocytes ainsi qu’à la survenue des lésions vasculaires caractéristiques de la maladie. Le taux de TNF est également anormalement élevé dans les lésions causées par l’hidradénite suppurée.
L’adalimumab module en outre les réponses biologiques déclenchées ou régulées par le TNF, dont les variations des taux des molécules d’adhésion responsables de la migration des leucocytes (ELAM-1, VCAM-1 et ICAM-1; la concentration nécessaire pour obtenir l’inhibition à 50 % [CI50] est de 1 à 2 x 10⁻¹⁰ M).
10.2 Pharmacodynamie
Après l’administration d’adalimumab injectable chez des patients atteints de polyarthrite rhumatoïde, on a observé une baisse rapide des taux de départ des réactifs de la phase aiguë de l’inflammation (protéine C réactive et vitesse de sédimentation globulaire) et des cytokines plasmatiques (IL-6). Une diminution rapide des taux de protéine C réactive a aussi été observée chez les patients atteints de la maladie de Crohn, de colite ulcéreuse ou d’hidradénite suppurée. Le taux plasmatique des métalloprotéinases matricielles (MMP-1 et MMP-3) en cause dans le remodelage tissulaire responsable de la destruction du cartilage avait également baissé après l’administration d’adalimumab injectable.
La relation entre la concentration plasmatique d’adalimumab et l’efficacité mesurée au moyen des critères de réponse (ACR 20) de l’American College of Rheumatology semble obéir à l’équation de l’effet maximum (Emax) de Hill, comme on peut le voir à la Figure 1.
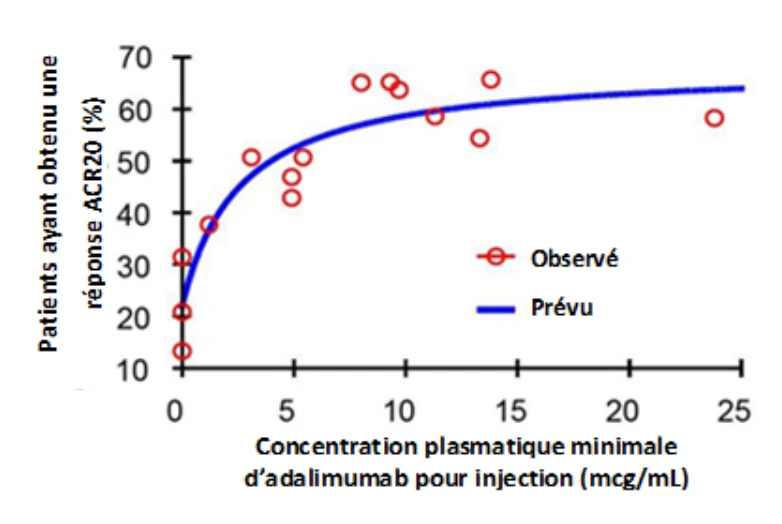
Figure 1. Relation entre la concentration plasmatique d’adalimumab et l’efficacité, mesurée suivant les critères de réponse ACR 20 de l’American College of Rheumatology.
L’évaluation de la concentration nécessaire pour obtenir 50 % de l’effet maximal (CE50), qui se situe entre 0,8 et 1,4 mcg/mL, a été réalisée par modélisation pharmacocinétique et pharmacodynamique du nombre d’articulations enflées, du nombre d’articulations sensibles et de la réponse ACR 20 chez les participants aux études de phases II et III.
10.3 Pharmacocinétique
Enfants
À la suite de l’administration de 24 mg/m2 (jusqu’à un maximum de 40 mg) d’adalimumab injectable par voie sous-cutanée toutes les 2 semaines à des enfants âgés de 4 à 17 ans atteints d’arthrite juvénile idiopathique polyarticulaire, les concentrations sériques minimales moyennes d’adalimumab à l’état d’équilibre (valeurs mesurées entre les semaines 20 et 48) étaient de 5,5 ± 5,6 mcg/mL (102 % du coefficient de variation) chez les patients recevant l’adalimumab injectable en monothérapie et de 10,9 ± 5,2 mcg/mL (47,7 % du coefficient de variation) chez ceux recevant l’adalimumab injectable en association avec le MTX. Chez les patients atteints d’arthrite juvénile idiopathique polyarticulaire, âgés de 2 ans à moins de 4 ans ou de 4 ans et plus, et pesant moins de 15 kg qui recevaient 24 mg/m2 d’adalimumab injectable, les concentrations sériques minimales moyennes d’adalimumab à l’état d’équilibre étaient de 6,0 ± 6,1 mcg/mL (101 % du coefficient de variation) chez les patients recevant l’adalimumab injectable en monothérapie et de 7,9 ± 5,6 mcg/mL (71,2 % du coefficient de variation) chez ceux recevant l’adalimumab en association avec le méthotrexate.
L’exposition à l’adalimumab injectable chez les adolescents atteints d’hidradénite suppurée a été prédite en utilisant une modélisation pharmacocinétique de population et une simulation basées sur la pharmacocinétique observée dans des indications croisées chez d’autres patients pédiatriques (psoriasis pédiatrique, arthrite juvénile idiopathique, maladie de Crohn pédiatrique et arthrite liée à l’enthésite). Les concentrations sériques d’adalimumab chez les adolescents atteints d’hidradénite suppurée qui suivent le schéma posologique recommandé devraient être similaires à celles observées chez les adultes atteints d’hidradénite suppurée (concentration minimale à l’état d’équilibre d’environ 8 à 10 mcg/mL).
L’exposition à l’adalimumab injectable chez l’enfant atteint d’uvéite a été estimée à partir des données pharmacocinétiques obtenues chez des enfants traités pour d’autres indications (N = 524) (psoriasis chez l’enfant [patients âgés de 5 à 18 ans, n = 109], arthrite juvénile idiopathique [patients âgés de 2 à 17 ans, n = 181], maladie de Crohn chez l’enfant [patients âgés de 6 à 17 ans, n = 189] et arthrite liée à l’enthésite [patients âgés de 6 à 18 ans, n = 45]) en utilisant des méthodes de modélisation et de simulation pharmacocinétiques. On ne dispose d’aucune donnée d’exposition clinique quant à l’utilisation d’une dose de départ chez l’enfant de moins de 6 ans. Selon les données d’exposition estimées, une dose de départ administrée sans méthotrexate pourrait entraîner une augmentation initiale de l’exposition générale.
Adultes
Le comportement pharmacocinétique de l’adalimumab administré en dose unique chez des patients atteints de polyarthrite rhumatoïde a été établi grâce à plusieurs études comportant l’injection intraveineuse de doses allant de 0,25 à 10,0 mg/kg. Le volume de distribution (Vd) variait entre 4,7 et 6,0 L. La clairance générale de l’adalimumab injectable est d’environ 12 mL/h. La demi-vie terminale moyenne est d’environ deux semaines et varie entre 10 et 20 jours suivant les études. Le comportement pharmacocinétique de l’adalimumab administré par injection intraveineuse unique est linéaire pour la plage de doses allant de 0,5 à 10,0 mg/kg.
À l’état d’équilibre, la concentration plasmatique minimale moyenne d’adalimumab injectable administré respectivement avec du MTX ou sans MTX à des patients atteints de polyarthrite rhumatoïde s’établit à environ 5 mcg/mL et entre 8 et 9 mcg/mL. Les concentrations plasmatiques minimales d’adalimumab à l’état d’équilibre augmentent de manière à peu près proportionnelle à la dose après l’injection sous-cutanée de 20, 40 et 80 mg du produit toutes les 2 semaines ou toutes les semaines. Pendant les études de longue durée où le produit a été administré pendant plus de 2 ans, on n’a observé aucun signe d’altération de la clairance avec le temps.
D’après les analyses démographiques de pharmacocinétique de l’adalimumab chez les patients atteints de polyarthrite rhumatoïde, la clairance apparente de l’adalimumab tend à augmenter en présence d’anticorps anti-adalimumab.
Chez des patients atteints de rhumatisme psoriasique, la concentration plasmatique minimale moyenne d’adalimumab à l’état d’équilibre était de 8,5 à 12 mcg/mL chez ceux qui prenaient également du méthotrexate et de 6 à 10 mcg/mL chez ceux qui n’en prenaient pas.
Chez des patients atteints de la maladie de Crohn, l’administration d’une dose de départ de 160 mg d’adalimumab injectable à la semaine 0 suivis de 80 mg d’adalimumab injectable à la semaine 2 a permis d’atteindre une concentration plasmatique minimale moyenne d’adalimumab d’environ 12 mcg/mL aux semaines 2 et 4. Une concentration minimale moyenne à l’état d’équilibre d’environ 7 mcg/mL a été observée aux semaines 24 et 56 chez des patients atteints de la maladie de Crohn qui ont reçu un traitement d’entretien avec l’adalimumab injectable à raison de 40 mg toutes les 2 semaines.
Une analyse démographique de pharmacocinétique de l’adalimumab chez des patients atteints de la maladie de Crohn a révélé que la clairance apparente de l’adalimumab était moins élevée chez cette population de patients que chez les patients atteints de polyarthrite rhumatoïde.
Chez des patients atteints de colite ulcéreuse, l’administration d’une dose de départ de 160 mg d’adalimumab injectable à la semaine 0 suivis de 80 mg d’adalimumab injectable à la semaine 2 a permis d’atteindre une concentration plasmatique minimale d’adalimumab de 11,8 ± 4,0 mcg/mL à la semaine 2 (n = 167) et de 12,3 ± 5,4 mcg/mL à la semaine 4 (n = 160). À la semaine 52, une concentration plasmatique minimale de 8,0 ± 6,1 mcg/mL a été observée chez les patients atteints de colite ulcéreuse qui ont reçu une dose de 40 mg d’adalimumab injectable toutes les 2 semaines comme traitement d’entretien (n = 101). La concentration plasmatique minimale à la semaine 52 était de 10,8 ± 7,5 mcg/mL chez les patients atteints de colite ulcéreuse qui ont obtenu une rémission (n = 39) et de 6,2 ± 4,2 mcg/mL chez les patients atteints de colite ulcéreuse qui n’ont pas obtenu de rémission (n = 62).
Chez des patients atteints d’hidradénite suppurée, l’administration d’une dose de 160 mg d’adalimumab injectable à la semaine 0 suivis de 80 mg d’adalimumab injectable à la semaine 2 a permis d’atteindre une concentration plasmatique minimale d’adalimumab d’approximativement 7 à 8 mcg/mL aux semaines 2 et 4. La concentration minimale moyenne à l’état d’équilibre s’est établie entre environ 8 et 10 mcg/mL de la semaine 12 à la semaine 36 pendant le traitement avec l’adalimumab injectable administré à raison de 40 mg toutes les semaines.
Chez les patients atteints de psoriasis, la concentration minimale moyenne à l’état d’équilibre était de 5 mcg/mL pendant la monothérapie avec l’adalimumab injectable à 40 mg toutes les 2 semaines.
Chez les patients atteints d’uvéite, l’administration d’une dose de départ de 80 mg d’adalimumab à la semaine 0, suivis de 40 mg d’adalimumab toutes les 2 semaines, à compter de la semaine 1, a produit une concentration moyenne à l’état d’équilibre d’environ 8 à 10 mcg/mL.
Absorption
Après l’injection sous-cutanée d’une dose unique de 40 mg d’adalimumab injectable chez le sujet adulte sain, la concentration plasmatique maximale (Cmax) et le délai d’obtention de la Cmax (Tmax) s’établissent respectivement à 4,7 ± 1,6 mcg/mL et 131 ± 56 h. La biodisponibilité absolue de l’adalimumab injectable évaluée à partir des résultats de trois études comportant l’injection sous-cutanée d’une dose unique de 40 mg s’élève en moyenne à 64 %. Le comportement pharmacocinétique de l’adalimumab administré par injection intraveineuse unique est linéaire pour la plage de doses allant de 0,5 à 10,0 mg/kg.
Distribution
Chez cinq patients atteints de polyarthrite rhumatoïde, les valeurs des concentrations d’adalimumab dans le liquide synovial correspondaient à des valeurs allant de 31 à 96 % des concentrations dans le plasma.
Métabolisme
Aucune étude systématique n’a été menée pour évaluer le métabolisme de l’adalimumab. Cependant, comme l’adalimumab est un anticorps de type IgG1 issu de séquences entièrement humaines, on s’attend à ce qu’il soit métabolisé de la même manière que d’autres molécules d’IgG.
Élimination
Aucune étude systématique n’a été menée pour évaluer l’excrétion de l’adalimumab. Cependant, comme l’adalimumab est un anticorps de type IgG1 issu de séquences entièrement humaines, on s’attend à ce qu’il soit excrété de la même manière que d’autres molécules d’IgG.
Populations et états pathologiques particuliers
- Enfants et adolescents :
L’adalimumab injectable n’a pas été étudié chez l’enfant de moins de deux ans atteint d’arthrite juvénile idiopathique polyarticulaire ni chez l’enfant dont le poids est inférieur à 10 kg.
Aucune étude clinique n’a été menée sur l’emploi de l’adalimumab chez des adolescents (âgés de 12 à 17 ans) atteints d’hidradénite suppurée. L’emploi de l’adalimumab chez les adolescents est appuyé par des données probantes provenant d’études comparatives bien conçues menées chez des adultes atteints d’hidradénite suppurée et complétées par modélisation et simulation pharmacocinétiques. L’emploi de l’adalimumab n’a pas été étudié chez les patients atteints d’hidradénite suppurée âgés de moins de 12 ans.
L’adalimumab n’a pas été étudié chez l’enfant de moins de 2 ans atteint d’uvéite. En outre, il y a très peu de données sur les enfants âgés de 2 ans à moins de 3 ans atteints d’uvéite.
- Personnes âgées :
D’après les analyses démographiques de pharmacocinétique de l’adalimumab chez des patients atteints de polyarthrite rhumatoïde, la clairance de l’adalimumab tend à diminuer avec l’âge du patient chez les sujets ayant entre 40 et plus de 75 ans.
- Sexe :
D’après les analyses démographiques de pharmacocinétique de l’adalimumab chez des patients atteints de polyarthrite rhumatoïde et après correction des données en fonction du poids corporel, on n’a observé aucune différence liée au sexe du sujet en ce qui a trait au comportement pharmacocinétique de l’adalimumab.
- Origine ethnique :
On ne s’attend pas à ce que la clairance des immunoglobulines diffère suivant l’appartenance raciale du sujet. D’après les données limitées portant sur des sujets qui ne sont pas de race blanche, il n’existe aucune différence importante sur le plan pharmacocinétique entre les Blancs et les non-Blancs.
- Insuffisance hépatique :
On ne dispose d’aucune donnée sur le comportement pharmacocinétique de l’adalimumab en présence d’insuffisance hépatique.
- Insuffisance rénale :
On ne dispose d’aucune donnée sur le comportement pharmacocinétique de l’adalimumab en présence d’insuffisance rénale.
- États morbides :
Le comportement pharmacocinétique de l’adalimumab s’est révélé comparable chez le volontaire sain et le patient atteint de polyarthrite rhumatoïde. D’après les analyses démographiques de pharmacocinétique de l’adalimumab, on s’attend à ce que la clairance apparente augmente légèrement après l’administration de doses inférieures à la dose recommandée et en présence de taux élevés de facteur rhumatoïde ou de protéine C réactive. Il est peu probable que ces augmentations aient une portée clinique notable (voir 4.1 Considérations posologiques, États morbides).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver Idacio (adalimumab injectable) au réfrigérateur à une température entre 2 °C et 8 °C. Conserver dans la boîte d’origine jusqu’au moment de l’administration. NE PAS CONGELER. Garder à l’abri de la lumière. Ne pas utiliser le produit après la date de péremption.
Le patient a la possibilité de conserver Idacio à une température maximale de 25 °C (77 °F) pendant une seule période ne dépassant pas 28 jours. Il faut jeter Idacio s’il a été conservé à une température maximale de 25 °C (77 °F) et n’a pas été utilisé à l’intérieur de cette période de 28 jours.
Toutes les présentations d’Idacio ne contiennent aucun agent de conservation. Par conséquent, il faut jeter toute portion restante du médicament dans le contenant.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Il faut jeter tout produit inutilisé ou tout déchet conformément aux règlements locaux.
Les aiguilles et les seringues souillées (y compris l’auto-injecteur) doivent être jetées dans un contenant non perforable. Les patients et leurs aidants doivent être renseignés sur la technique de manipulation du produit ainsi que sur la marche à suivre pour se débarrasser des seringues et des aiguilles usagées, et être mis en garde contre les risques associés à une réutilisation de ces éléments.
Le patient doit toujours vérifier auprès d’un professionnel de la santé (comme un médecin, une infirmière ou un pharmacien) pour obtenir les instructions relatives à la mise au rebut des aiguilles et des seringues souillées (y compris l’auto-injecteur). Il doit observer toute loi provinciale ou régionale relative à la mise au rebut des aiguilles, des seringues et des auto-injecteurs. NE JAMAIS mettre l’aiguille ou la seringue souillée (y compris l’auto-injecteur) dans les ordures ménagères ou le bac à recyclage.
- Il faut jeter les aiguilles et seringues souillées (y compris l’auto-injecteur) dans un contenant conçu spécialement à cet effet (appelé contenant pour objets pointus et tranchants), ou encore dans un contenant de plastique rigide pourvu d’un couvercle vissable ou un contenant métallique pourvu d’un couvercle de plastique sur lequel figure la mention « seringues souillées ». Il ne faut pas utiliser de contenant en verre ou en plastique transparent.
- Il faut toujours ranger le contenant hors de la portée des enfants.
- Quand le contenant est plein aux deux tiers, il faut en sceller le couvercle avec du ruban gommé pour éviter qu’il ne se détache, et jeter le contenant suivant les instructions du professionnel de la santé. IL NE FAUT JAMAIS METTRE LE CONTENANT DANS LES ORDURES MÉNAGÈRES OU LE BAC À RECYCLAGE.
- À moins d’indications contraires d’un professionnel de la santé, les tampons d’alcool utilisés (non compris dans la boîte d’Idacio) peuvent être jetés à la poubelle. Le plateau ainsi que son couvercle peuvent être recyclés.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune :
adalimumab
Nom chimique :
Sans objet. L’adalimumab injectable n’est pas une substance chimique, mais une immunoglobuline (anticorps monoclonal humain recombinant de type IgG1).
Formule moléculaire et masse moléculaire :
L’adalimumab injectable est formé de 1 330 acides aminés et a une masse moléculaire apparente d’environ 148 kilodaltons (kDa).
Formule développée :
Propriétés physicochimiques :
L’adalimumab est un anticorps IgG composé de 2 chaînes légères kappa ayant chacune une masse moléculaire d’environ 24 kDa et de 2 chaînes lourdes IgG1 ayant chacune une masse moléculaire d’environ 49 kDa. La masse moléculaire totale apparente de l’adalimumab s’élève à 148 kDa.
Idacio (adalimumab injectable) est une solution limpide, incolore, stérile et sans agent de conservation. Chaque dispositif à dose unique d’Idacio contient une solution d’adalimumab injectable de 40 mg/0,8 mL ainsi que acide acétique glacial, tréhalose, polysorbate 80, chlorure de sodium, hydroxyde de sodium et eau pour injection.
Caractéristiques du produit :
Idacio (adalimumab injectable) est un anticorps monoclonal humain recombinant de type IgG1 ayant une affinité spécifique pour le facteur de nécrose tumorale (TNF) humain. L’adalimumab est un anticorps dont les chaînes légères et lourdes sont constituées de régions variables humanisées et de régions constantes IgG1 : kappa humaines. L’adalimumab injectable est produit par technologie de recombinaison de l’ADN dans un système d’expression de cellules de mammifères et est purifié grâce à un processus comportant des étapes d’inactivation et d’extraction virales précises. Il est formé de 1 330 acides aminés et a une masse moléculaire d’environ 148 kDa.
14 ÉTUDES CLINIQUES
14.5 Études cliniques – Médicament biologique de référence
Adultes
Polyarthrite rhumatoïde
L’efficacité et l’innocuité de l’adalimumab injectable ont été évaluées dans le cadre de 5 études menées à double insu et avec répartition aléatoire auprès de patients d’au moins 18 ans atteints de polyarthrite rhumatoïde évolutive diagnostiquée conformément aux critères de l’American College of Rheumatology (ACR). Les participants avaient au moins 6 articulations enflées et 9 articulations douloureuses. L’adalimumab injectable a été administré par voie sous-cutanée (s.c.) en association avec le méthotrexate (MTX; de 12,5 à 25 mg, études DE009, DE019 et DE013) ou en monothérapie (études DE011 et DE013), ou encore en association avec d’autres antirhumatismaux modificateurs de la maladie (ARMM; étude DE031).
Le Tableau 17 résume les études cliniques comparatives ayant porté sur la polyarthrite rhumatoïde évolutive.
Tableau 17 Résumé des études cliniques comparatives étayant l’innocuité et l’efficacité de l’adalimumab injectable dans le traitement de la polyarthrite rhumatoïde
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude (n) | Âge moyen (plage) | Sexe (% de femmes) |
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude (n) | Âge moyen (plage) | Sexe (% de femmes) |
DE009 (PR I) | Comparative avec placebo, multicentrique, à double insu et avec répartition aléatoire | Adalimumab injectable, 20, 40 ou 80 mg q 2 sem. | 200 | 54,8 ± 11,9 | 75,5 |
Placebo Sous-cutanée 24 semaines | 60 | 55,2 ± 10,9 | 83,3 | ||
DE011 (PR II) | Comparative avec placebo, multicentrique, à double insu et avec répartition aléatoire | Adalimumab injectable, 20 ou 40 mg q 1 sem. ou q 2 sem. | 434 | 53,0 ± 12,3 | 77,4 |
Placebo Sous-cutanée 26 semaines | 110 | 53,5 ± 13,2 | 77,3 | ||
DE019 (PR III) | Comparative avec placebo, multicentrique, | Adalimumab injectable, 20 mg q 1 sem. ou 40 mg q 2 sem. | 419 | 56,2 ± 12,1 | 75,9 |
| à double insu et avec répartition aléatoire | Placebo Sous-cutanée 52 semaines | 200 | 55,6 ± 12,0 | 73,0 | |
| Phase de prolongation ouverte | Adalimumab injectable, 40 mg q 2 sem. pendant un maximum de 10 ans | 457 | 55,7 ± 12,02 | 74,7 | |
DE031 (PR IV) | Comparative avec placebo, multicentrique, à double insu et avec répartition aléatoire | Adalimumab injectable, 40 mg q 2 sem. | 315 | 55,2 ± 12,7 | 80,0 |
Placebo Sous-cutanée 24 semaines | 315 | 55,7 ± 12,4 | 79,7 | ||
| DE009, DE011, DE019, DE031 réunies | Comparatives avec placebo, multicentriques, à double insu et avec répartition aléatoire | Adalimumab injectable Placebo | 1 368 685 | 54,7 ± 12,3 55,3 ± 12,3 | 77,3 77,7 |
DE013 (PR V) | Comparative avec traitement de référence, multicentrique, à double insu et avec groupe parallèle, de phase III | Adalimumab injectable, 40 mg q 2 sem. | 274 | 52,1 ± 13,5 | 77,4 |
| Adalimumab injectable, 40 mg q 2 sem. + MTX q 1 sem. | 268 | 51,9 ± 14,0 | 72,0 | ||
MTX q 1 sem. Sous-cutanée et orale 104 semaines | 257 | 52,0 ± 13,1 | 73,9 | ||
| Définitions : q 1 sem. = toutes les semaines; q 2 sem. = toutes les 2 semaines; MTX = méthotrexate | |||||
L’âge moyen des participants aux 4 études variait de 53,0 ans (groupe adalimumab injectable, étude DE011) à 56,2 ans (groupe adalimumab injectable, étude DE019). L’âge moyen des participants à l’étude DE013 variait de 51,9 ans (groupe adalimumab injectable + MTX) à 52,0 ans (groupe MTX). Le poids moyen allait de 68,5 kg (groupe adalimumab injectable, étude DE011) à 80,3 kg (groupe placebo, étude DE019). Le poids moyen des participants à l’étude DE013 variait de 74,4 kg (groupe adalimumab injectable) à 76,8 kg (groupe adalimumab injectable + MTX). Comme les caractéristiques démographiques de la maladie permettaient de le prévoir, les participants étaient surtout de sexe féminin, le pourcentage de participantes se situant entre 73,0 % (groupe placebo, étude DE019) et 83,3 % (groupe placebo, étude DE009). De même, le pourcentage de participantes à l’étude DE013 se situait entre 72,0 % (groupe adalimumab injectable + MTX) et 77,4 % (groupe adalimumab injectable). Il s’agissait surtout de patients de race blanche, le pourcentage de Blancs variant de 75,0 % (groupe placebo, étude DE009) à 99,1 % (groupe placebo, étude DE011). Le pourcentage de Blancs dans l’étude DE013 variait entre 93,3 % (groupe adalimumab injectable + MTX) et 94,2 % (groupe MTX). Le fort pourcentage de participants de race blanche à l’étude DE011 correspond bien à la population des régions où cette étude a été menée (Europe, Canada et Australie). Dans l’ensemble, les caractéristiques démographiques des participants étaient bien représentatives des personnes atteintes de polyarthrite rhumatoïde. Aucune différence notable n’a été décelée entre les études en ce qui a trait aux caractéristiques démographiques analysées.
Description des études cliniques
Dans l’ensemble, l’emploi de l’adalimumab injectable a été évalué chez plus de 3 000 participants aux études cliniques sur la polyarthrite rhumatoïde. Certains patients ont reçu le traitement pendant un maximum de 10 ans. L’efficacité et l’innocuité de l’adalimumab injectable ont été évaluées dans le cadre de 5 études comparatives bien conçues, à double insu et avec répartition aléatoire.
L’étude DE009 a porté sur 271 patients atteints de polyarthrite rhumatoïde modérément ou fortement évolutive, chez qui le traitement avec au moins 1 ARMM, mais pas plus de 4 ARMM avait échoué et qui ne répondaient pas de manière satisfaisante au traitement avec le MTX.
L’étude DE011 a porté sur 544 patients atteints de polyarthrite rhumatoïde modérément à fortement évolutive, chez qui le traitement avec au moins 1 ARMM avait échoué. L’étude comportait l’administration d’un placebo, de 20 ou 40 mg d’adalimumab injectable par voie sous-cutanée en monothérapie, toutes les 2 semaines ou toutes les semaines pendant 26 semaines.
L’étude DE019 a porté sur 619 patients atteints de polyarthrite rhumatoïde modérément à fortement évolutive, qui ne répondaient pas de manière satisfaisante au traitement avec le MTX. Les patients ont reçu un placebo 1 fois par semaine, 40 mg d’adalimumab injectable toutes les 2 semaines en alternance avec un placebo ou encore 20 mg d’adalimumab injectable 1 fois par semaine, pendant une période allant jusqu’à 52 semaines. L’inhibition de l’évolution de la maladie (confirmée par radiographie) après 52 semaines de traitement s’est ajoutée aux principaux paramètres d’évaluation pendant cette étude. Après 52 semaines de traitement, 457 patients ont participé à une phase de prolongation ouverte comportant l’administration de 40 mg d’adalimumab injectable toutes les 2 semaines pour un maximum de 10 ans.
Deux cent deux (202) patients ont participé à cette étude pendant 10 ans. L’efficacité démontrée au bout de cinq ans (atténuation des signes et des symptômes de la polyarthrite rhumatoïde, amélioration des capacités physiques fonctionnelles, inhibition des lésions articulaires structurelles et taux de réponse clinique, dont la rémission) s’est maintenue pendant 10 ans avec la poursuite du traitement avec l’adalimumab injectable chez ces patients. Pour connaître les résultats relatifs à l’efficacité obtenus chez ces patients, voir 14.5 Études cliniques – médicament biologique de référence, Adultes, Polyarthrite rhumatoïde, Résultats des études, Réponse clinique, Études DE009, DE011 et DE019; Évaluation radiographique de la réponse et Réponses relatives à la qualité de la vie et aux capacités physiques fonctionnelles. Pour en savoir plus sur l’innocuité chez ces patients, voir 8.1 Aperçu des effets indésirables.
L’étude DE031 portait sur l’innocuité du traitement chez 636 patients atteints de polyarthrite rhumatoïde modérément à fortement évolutive qui n’avaient jamais reçu d’ARMM ou qu’on a laissé poursuivre le traitement antirhumatismal en cours à condition qu’il ait été stable depuis au moins 28 jours. Suivant une répartition aléatoire, les sujets ont reçu 40 mg d’adalimumab injectable ou un placebo toutes les 2 semaines pendant 24 semaines.
L’étude DE013 a porté sur 799 patients atteints (depuis moins de trois ans) de polyarthrite rhumatoïde précoce modérément à fortement évolutive et âgés de 18 ans ou plus et qui n’avaient jamais reçu de MTX. Elle a servi à comparer l’efficacité de l’adalimumab injectable en association avec le MTX à celle du MTX en monothérapie pour atténuer les signes et les symptômes de la maladie et freiner l’évolution des lésions articulaires caractéristiques de la polyarthrite rhumatoïde. Les patients ont été répartis de façon aléatoire pour recevoir soit de l’adalimumab injectable à raison de 40 mg toutes les 2 semaines en association avec du MTX, soit de l’adalimumab injectable à raison de 40 mg toutes les 2 semaines en monothérapie ou encore du MTX seul toutes les semaines, pendant 104 semaines.
Résultats des études
Réponse clinique
Études DE009, DE011 et DE019
Le pourcentage de patients traités avec l’adalimumab injectable chez qui on a observé une réponse ACR 20, ACR 50 ou ACR 70 était uniforme durant les trois études. Les résultats de ces trois études sont résumés au Tableau 18.
Tableau 18. Réponses ACR dans le cadre des études comparatives avec placebo sur la polyarthrite rhumatoïde (pourcentage de patients)
| Réponse | Étude DE009* | Étude DE011* | Étude DE019* | |||||||||||||||||||||
Placebo + MTX | Adalimumab injectable 40 mg q 2 sem. + MTX | Placebo | Adalimumab injectable 40 mg q 2 sem. | Adalimumab injectable 40 mg q 1 sem. | Placebo + MTX | Adalimumab injectable 40 mg q 2 sem. + MTX | ||||||||||||||||||
| n = 60 | n = 63 | n = 110 | n = 113 | n = 103 | n = 200 | n = 207 | ||||||||||||||||||
| ACR 20 | 6 mois | 13,3 % | 65,1 %** | 19,1 % | 46,0 %** | 53,4 %** | 29,5 % | 63,3 %** | ||||||||||||||||
| 12 mois | s.o. | s.o. | s.o. | s.o. | s.o. | 24,0 % | 58,9 %** | |||||||||||||||||
| ACR 50 | 6 mois | 6,7 % | 52,4 %** | 8,2 % | 22,1 %** | 35,0 %** | 9,5 % | 39,1 %** | ||||||||||||||||
| 12 mois | s.o. | s.o. | s.o. | s.o. | s.o. | 9,5 % | 41,5 %** | |||||||||||||||||
| ACR 70 | 6 mois | 3,3 % | 23,8 %** | 1,8 % | 12,4 %** | 18,4 %** | 2,5 % | 20,8 %** | ||||||||||||||||
| 12 mois | s.o. | s.o. | s.o. | s.o. | s.o. | 4,5 % | 23,2 %** | |||||||||||||||||
* Étude DE009 à la semaine 24, étude DE011 à la semaine 26 et étude DE019 aux semaines 24 et 52 ** p < 0,01 pour l’adalimumab injectable, comparativement au placebo Définitions : q 1 sem. = toutes les semaines; q 2 sem. = toutes les 2 semaines; s.o. = sans objet; MTX = méthotrexate; ACR = American College of Rheumatology | ||||||||||||||||||||||||
Les résultats relatifs à chacun des critères de réponse ACR considérés pendant les études DE011 et DE019 figurent au Tableau 19. Les taux de réponse ACR et l’amélioration quant à tous les critères de réponse ACR ont été maintenus jusqu’à la semaine 104. Au cours de la période de 2 ans de l’étude DE019, 24 % des patients traités avec l’adalimumab injectable à raison de 40 mg toutes les 2 semaines ont obtenu une réponse clinique importante, définie comme une réponse ACR 70 qui s’est maintenue pendant une période de 6 mois. Les taux de réponse ACR sont demeurés semblables pendant une période allant jusqu’à 5 ans chez les patients qui ont continué à recevoir l’adalimumab injectable dans le cadre du volet de prolongation ouverte de l’étude DE019.
Tableau 19. Résultats relatifs aux critères de réponse ACR considérés durant les études DE011 et DE019
| Critère d’évaluation (médiane) | Étude DE011 | Étude DE019 | |||||||||||||||||||||||||||||
| Placebo | Adalimumab injectable 40 mg q 2 sem. | Placebo + MTX | Adalimumab injectable 40 mg q 2 sem. + MTX | ||||||||||||||||||||||||||||
| N = 110 | N = 113 | N = 200 | N = 207 | ||||||||||||||||||||||||||||
| Début | 26e semaine | Début | 26e semaine | Début | 24e semaine | 52e semaine | Début | 24e semaine | 52e semaine | ||||||||||||||||||||||
Nombre d’articulations douloureuses (échelle de 0 à 68) | 35 | 26 | 31 | 16* | 26 | 15 | 15 | 24 | 8,0* | 6,0* | |||||||||||||||||||||
| Nombre d’articulations enflées (échelle de 0 à 66) | 19 | 16 | 18 | 10* | 17 | 11 | 11 | 18 | 5,0* | 4,0* | |||||||||||||||||||||
| Évaluation globale de l’évolutivité de la maladie par le médecin† | 7 | 6,1 | 6,6 | 3,7* | 6,3 | 3,5 | 3,8 | 6,5 | 2,0* | 1,6* | |||||||||||||||||||||
| Évaluation globale de l’évolutivité de la maladie par le patient† | 7,5 | 6,3 | 7,5 | 4,5* | 5,4 | 3,9 | 4,3 | 5,2 | 2,0* | 1,8* | |||||||||||||||||||||
| Douleur† | 7,3 | 6,1 | 7,3 | 4,1* | 6,0 | 3,8 | 4,6 | 5,8 | 2,1* | 1,9* | |||||||||||||||||||||
| Indice d’invalidité (HAQ)‡ | 2 | 1,9 | 1,9 | 1,5* | 1,5 | 1,25 | 1,25 | 1,5 | 0,75* | 0,75* | |||||||||||||||||||||
| Taux de CRP (mg/dL) | 3,9 | 4,3 | 4,6 | 1,8* | 1 | 0,9 | 0,9 | 1 | 0,40* | 0,40* | |||||||||||||||||||||
† Échelle visuelle analogique; 0 = la moins évolutive, 10 = la plus évolutive ‡ Indice d’invalidité établi grâce au questionnaire HAQ d’évaluation de l’état de santé, où 0 = aucune difficulté et 3 = impossible; évaluation de la capacité du patient quant aux points suivants : s’habiller et faire sa toilette, se lever, se nourrir, marcher, atteindre, saisir, avoir une bonne hygiène et poursuivre des activités quotidiennes. * p < 0,001 pour l’adalimumab injectable, comparativement au placebo, fondée sur la variation moyenne des valeurs de départ Définitions : q 2 sem. = toutes les 2 semaines; MTX = méthotrexate; CRP = protéine C réactive | |||||||||||||||||||||||||||||||
La courbe de réponse ACR 20 en fonction du temps écoulé obtenue pendant l’étude DE019 est illustrée à la Figure 2. Durant l’étude DE019, 85 % des patients qui satisfaisaient aux critères de réponse ACR 20 à la semaine 24 les remplissaient encore à la semaine 52. Dans le cas des études DE009 et DE011, les courbes de réponse ACR 20 en fonction du temps écoulé étaient comparables.
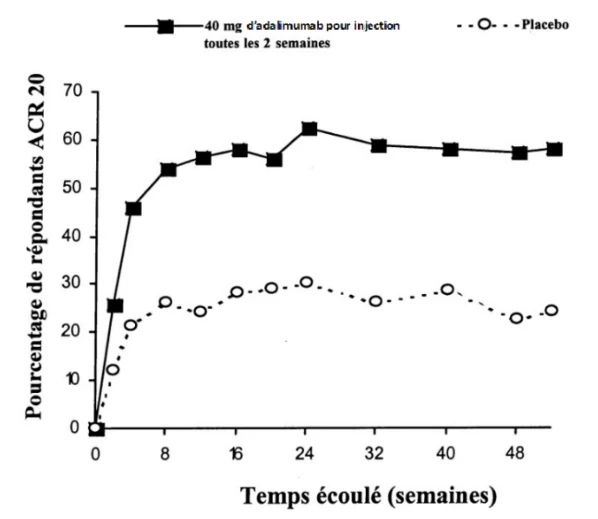
Figure 2. Étude DE019 : Courbe de réponse ACR 20 sur 52 semaines
Dans le cadre de la phase de prolongation ouverte de l’étude DE019, les réponses ACR 20, ACR 50 et ACR, 70 observées se sont maintenues à cinq et à dix ans. Cent quatorze (114) patients sur 207 ont poursuivi le traitement avec l’adalimumab injectable à raison de 40 mg toutes les 2 semaines pendant cinq ans. Parmi ceux-ci, 86 patients (75,4 %) ont obtenu une réponse ACR 20; 72 patients (63,2 %), une réponse ACR 50 et 41 patients (36 %), une réponse ACR 70. Quatre-vingt-un (81) patients sur 207 ont poursuivi le traitement avec l’adalimumab injectable à raison de 40 mg toutes les 2 semaines pendant 10 ans. Parmi ceux-ci, 64 patients (79,0 %) ont obtenu une réponse ACR 20; 56 patients (69,1 %), une réponse ACR 50 et 43 patients (53,1 %), une réponse ACR 70.
Étude DE031
Durant l’étude DE031, 53 % des patients qui recevaient 40 mg d’adalimumab injectable toutes les 2 semaines en sus des soins habituels et 35 % des patients qui recevaient le placebo et les soins habituels remplissaient les critères de réponse ACR 20 à la semaine 24 (p < 0,001). Aucun effet indésirable particulièrement associé à l’emploi concomitant d’adalimumab injectable et d’autres ARMM n’a été observé.
Pendant les 4 études, les patients traités (groupe adalimumab injectable) ont satisfait aux critères de réponse ACR 20, ACR 50 et ACR 70 plus rapidement et plus souvent que les témoins (groupe placebo). Durant l’étude DE009, une différence statistiquement significative entre les patients traités avec l’adalimumab injectable et les témoins (26,0 % et 5,0 %, respectivement) a été observée quant à l’obtention de la réponse ACR 20 dès la première semaine (première évaluation prévue). De même, pendant les études DE011, DE019 et DE031, une différence statistiquement significative quant à la réponse ACR 20 a été relevée à la semaine 2 (première évaluation prévue) entre les patients traités avec l’adalimumab injectable (36,4 %, 29,1 % et 33,7 %, respectivement) et les témoins (7,3 %, 13,0 % et 8,6 %; respectivement). De même, les délais d’obtention des réponses ACR 50 et ACR 70 se comparaient chez les participants aux 4 études.
Étude DE013
Dans l’étude DE013 menée chez des patients atteints de polyarthrite rhumatoïde précoce qui n’avaient jamais reçu de MTX, le traitement d’association adalimumab injectable + MTX a permis d’obtenir des réponses ACR plus rapidement et significativement plus importantes qu’avec le MTX en monothérapie à la semaine 52, et les réponses se sont maintenues jusqu’à la semaine 104. Les réponses cliniques dans l’étude DE013 sont présentées au Tableau 20.
À la semaine 52, une amélioration pour chacun des critères de réponse ACR a été observée chez les patients traités avec l’association adalimumab injectable + MTX et cette amélioration s’est maintenue jusqu’à la semaine 104.
Au cours de la période de deux ans qu’a duré l’étude, 48,5 % des patients qui recevaient le traitement d’association adalimumab injectable + MTX ont obtenu une réponse clinique importante (réponse ACR 70 qui s’est maintenue pendant six mois consécutifs), comparativement à 27,2 % des patients qui prenaient le MTX en monothérapie (p < 0,001).
Tableau 20. Réponses cliniques obtenues durant l’étude DE013 (tous les sujets ayant fait l’objet de la répartition aléatoire)
| Réponse | MTXa N = 257 (%) | Adalimumab injectableb N = 274 (%) | Adalimumab injectable + MTX N = 268 (%) | ||||
| ACR 20 | 52e semaine | 62,6 | 54,4 | 72,8 | |||
| 104e semaine | 56,0 | 49,3 | 69,4 | ||||
| ACR 50 | 52e semaine | 45,9 | 41,2 | 61,6 | |||
| 104e semaine | 42,8 | 36,9 | 59,0 | ||||
| ACR 70 | 52e semaine | 27,2 | 25,9 | 45,5 | |||
| 104e semaine | 28,4 | 28,4 | 46,6 | ||||
| Réponse clinique importante c | 27,2 | 24,5 | 48,5 | ||||
a p < 0,05 pour l’association adalimumab injectable + MTX, comparativement au méthotrexate seul pour l’ACR 20 p < 0,001 pour l’association adalimumab injectable + MTX, comparativement au méthotrexate seul pour les ACR 50 et 70 et la réponse clinique importante b p < 0,001 pour l’association adalimumab injectable + MTX, comparativement à l’adalimumab injectable seul c La réponse clinique importante est définie comme l’obtention d’une réponse ACR 70 maintenue pendant une période de 6 mois consécutifs. Définitions : MTX = méthotrexate; ACR = American College of Rheumatology | |||||||
À la semaine 52 et à la semaine 104 de traitement dans l’étude DE013, le traitement d’association adalimumab injectable + MTX s’est révélé supérieur au traitement avec le MTX seul pour ce qui est d’atténuer les signes et symptômes de la maladie chez les patients atteints de polyarthrite rhumatoïde modérément à fortement évolutive diagnostiquée récemment, comme le montre le nombre de patients qui ont obtenu une rémission clinique (score à l’indice d’activité de la maladie [DAS28] < 2,6) à la semaine 52 et la variation par rapport aux valeurs de départ du DAS28 à la semaine 52 et à la semaine 104.
Les cotes relatives au DAS28 pour l’étude DE013 sont présentées au Tableau 21.
Tableau 21. Variation par rapport aux valeurs de départ du DAS28 à la semaine 52 et à la semaine 104 dans le cadre de l’étude DE013 (tous les sujets ayant fait l’objet de la répartition aléatoire)
| DAS28 | MTX | Adalimumab injectable | Adalimumab injectable + MTX |
| N = 257 | N = 274 | N = 268 | |
| 52e semaine | |||
| n | 184 | 185 | 206 |
| Valeur de départ (moyenne) | 6,3 | 6,4 | 6,3 |
| Variation à la 52e semaine (moyenne ± écart-type) | -2,8 ± 1,4a | -2,8 ± 1,5 b | -3,6 ± 1,3 |
| Pourcentage de sujets en rémission (DAS28 < 2,6) à la 52e semaine | 20,6 %a | 23,4 %b | 42,9 % |
| 104e semaine | |||
| n | 161 | 158 | 191 |
| Valeur de départ (moyenne) | 6,3 | 6,3 | 6,3 |
| Variation à la 104e semaine (moyenne ± écart-type) | -3,1 ± 1,4a | -3,2 ± 1,4 b | -3,8 ± 1,3 |
| Pourcentage de sujets en rémission (DAS28 < 2,6) à la 104e semaine | 24,9 % | 25,2 % | 49,3 % |
a p < 0,001 pour l’association Adalimumab injectable + MTX, comparativement au méthotrexate seul b p < 0,001 pour l’association Adalimumab injectable + MTX, comparativement à Adalimumab injectable seul Définitions : MTX = méthotrexate; DAS = score à l’indice d’activité de la maladie (Disease Activity Score) | |||
Évaluation radiographique de la réponse
Dans le cadre de l’étude DE019, dont les participants traités avec l’adalimumab injectable étaient atteints de polyarthrite rhumatoïde depuis environ 11 ans en moyenne, les lésions articulaires structurelles ont été évaluées par radiographie et la variation, après 12 mois de traitement (comparativement aux valeurs de départ), de la cote globale de Sharp et des cotes attribuées sur les sous-échelles d’érosion et de pincement de l’interligne articulaire (PIA). Au début de l’étude, la cote globale médiane de Sharp s’établissait à environ 55 dans le groupe placebo et celui qui recevait 40 mg d’adalimumab injectable toutes les 2 semaines. Les résultats obtenus après 12 mois figurent au Tableau 22. D’après les clichés radiologiques, la polyarthrite rhumatoïde avait moins évolué au bout de 52 semaines chez les sujets qui recevaient l’adalimumab injectable et le MTX que chez ceux qui prenaient le MTX seul.
Tableau 22. Étude DE019 : Variation moyenne sur 12 mois observée sur les radiographies avec le traitement de base avec le méthotrexate
| RDOD | Placebo + MTX | Adalimumab injectablea + MTX | Adalimumab injectablea + MTX et placebo + MTX | Valeur de p | ||||||||||
| N = 200 | N = 207 | (IC à 95 %**) | ||||||||||||
| Variation de la cote globale de Sharp modifiée (moyenne) | 2,7 | 0,1 | -2,6 (de 1,4 à 3,8) | < 0,001* | ||||||||||
| Variation de la cote, érosions (moyenne) | 1,6 | 0 | -1,6 (de 0,9 à 2,2) | < 0,001 | ||||||||||
| Variation de la cote, PIA (moyenne) | 1 | 0,1 | -0,9 (de 0,3 à 1,4) | 0,002 | ||||||||||
a 40 mg d’adalimumab injectable toutes les 2 semaines ∗ Fondé sur l’analyse de covariance ** Intervalles de confiance à 95 % relatifs aux différences entre le MTX et l’adalimumab injectable quant à la variation des cotes. Définitions : MTX = méthotrexate; RDOD = méthode du remplacement par la dernière observation disponible; PIA = pincement de l’interligne articulaire; IC = intervalle de confiance | ||||||||||||||
D’après les données de la phase de prolongation ouverte de l’étude DE019, le ralentissement de l’évolution des lésions structurelles s’est maintenu pendant 8 et 10 ans dans un sous-ensemble de patients. Après 8 ans, 81 des 207 patients traités au départ à raison de 40 mg d’adalimumab injectable toutes les 2 semaines ont fait l’objet d’une évaluation radiographique. Parmi ceux-ci, 59,3 % (48 patients) n’ont présenté aucune évolution des lésions structurelles, telle que définie par une variation de la cote globale de Sharp modifiée de 0,5 ou moins par rapport aux valeurs de départ. Après 10 ans, 79 des 207 patients traités au départ à raison de 40 mg d’adalimumab injectable toutes les 2 semaines ont fait l’objet d’une évaluation radiographique. Parmi ceux-ci, 50,6 % (40 patients) n’ont présenté aucune évolution des lésions structurelles, telle que définie par une variation de la cote globale de Sharp modifiée de 0,5 ou moins par rapport aux valeurs de départ.
Dans le cadre de l’étude DE013, les patients traités avec l’adalimumab injectable étaient atteints de la polyarthrite rhumatoïde en moyenne depuis moins de 9 mois et n’avaient pas pris de MTX auparavant. Les lésions articulaires structurelles ont été évaluées par radiographie et par la variation de la cote globale de Sharp modifiée. Les résultats obtenus à la semaine 52 sont présentés au Tableau 23. Une différence statistiquement significative a été observée dans la variation de la cote globale de Sharp modifiée et les cotes relatives à l’érosion osseuse et au pincement de l’interligne articulaire à la semaine 52, qui s’est maintenue à la semaine 104.
Tableau 23. Variation moyenne observée sur les radiographies (intervalle de confiance à 95 %) dans le cadre de l’étude DE013
| Réponse | MTXa | Adalimumab injectablea,b | Adalimumab injectable + MTX |
| N = 257 | N = 274 | N = 268 | |
| 52e semaine | |||
| Cote globale de Sharp | 5,7 (4,2 à 7,3) | 3,0 (1,7 à 4,3) | 1,3 (0,5 à 2,1) |
| Cote, érosions | 3,7 (2,7 à 4,8) | 1,7 (1,0 à 2,4) | 0,8 (0,4 à 1,2) |
| Cote, PIA | 2,0 (1,2 à 2,8) | 1,3 (0,5 à 2,1) | 0,5 (0,0 à 1,0) |
| 104e semaine | |||
| Cote globale de Sharp | |||
| 10,4 (7,7 à 13,2) | 5,5 (3,6 à 7,4) | 1,9 (0,9 à 2,9) | |
| Cote, érosions | 6,4 (4,6 à 8,2) | 3,0 (2,0 à 4,0) | 1,0 (0,4 à 1,6) |
| Cote, PIA | 4,1 (2,7 à 5,4) | 2,6 (1,5 à 3,7) | 0,9 (0,3 à 1,5) |
a p < 0,001 pour l’association adalimumab injectable + MTX, comparativement au MTX seul à la 52e semaine et à la 104e semaine et pour l’association adalimumab injectable + MTX, comparativement à l’adalimumab injectable seul à la 104e semaine. b p < 0,01 pour l’association adalimumab injectable + MTX, comparativement à l’adalimumab injectable seul à la 52e semaine Définitions : MTX = méthotrexate; PIA = pincement de l’interligne articulaire | |||
Le pourcentage de patients ne présentant aucune évolution des lésions structurelles (variation par rapport aux valeurs de départ de la cote globale de Sharp modifiée ≤ 0,5) était significativement supérieur avec l’association adalimumab injectable + MTX qu’avec le MTX seul à la semaine 52 (63,8 % et 37,4 %, respectivement, p < 0,001) et à la semaine 104 (61,2 % et 33,5 %, respectivement, p < 0,001).
Réponses relatives à la qualité de la vie et aux capacités physiques fonctionnelles
Dans le cadre des études DE009, DE011, DE019 et DE031, l’indice d’invalidité initial établi au moyen du questionnaire HAQ d’évaluation de l’état de santé s’était amélioré significativement davantage chez les patients qui recevaient l’adalimumab injectable que chez ceux qui recevaient le placebo, tout comme les résultats relatifs à l’état de santé lié à la polyarthrite rhumatoïde, évalué au moyen du questionnaire Short Form Health Survey (SF-36). Cette amélioration visait tant le sommaire des aspects physiques que le sommaire des aspects mentaux.
À la semaine 52 de l’étude DE019, les résultats initiaux obtenus avec le questionnaire HAQ s’étaient améliorés en moyenne de -0,60 (de -0,65 à -0,55) chez les patients qui recevaient l’adalimumab injectable et de -0,25 (de -0,33 à -0,17) chez ceux qui recevaient le placebo et le MTX (p < 0,001). Chez 82 % des patients qui recevaient l’adalimumab injectable et pour lesquels les résultats obtenus au questionnaire HAQ s’étaient améliorés d’au moins 0,5 à la semaine 52 (pendant le volet à double insu de l’étude), cette amélioration était soutenue jusqu’à la semaine 104 (pendant le volet ouvert de l’étude); cette amélioration a été maintenue chez une proportion semblable de patients jusqu’à la semaine 260 (5 ans) et la semaine 520 (10 ans). Après 5 ans, le pourcentage de sujets présentant une amélioration de 0,22, de 0,50, de 0,75 et de 1,0 au questionnaire HAQ était de 76,5 %, de 60,0 %, de 47,5 % et de 30,8 %, respectivement. Au total, 149 patients traités avec l’adalimumab injectable pendant 10 ans ont été évalués à l’aide du questionnaire HAQ. Après 10 ans, le pourcentage de sujets présentant une amélioration de 0,22, de 0,50, de 0,75 et de 1,0 au questionnaire HAQ était de 73,8 % (n = 110), de 57,0 % (n = 85), de 44,3 % (n = 66) et de 26,2 % (n = 39), respectivement. L’amélioration des résultats évalués au moyen du questionnaire SF-36 a été mesurée et a persisté jusqu’à la semaine 156 (3 ans).
Dans le cadre de l’étude DE013, étude comparative avec traitement de référence chez des patients atteints de polyarthrite rhumatoïde précoce, une amélioration supérieure (p < 0,001) de l’indice d’invalidité HAQ et des résultats relatifs à la composante des aspects physiques au questionnaire SF-36 ont été observés avec le traitement d’association adalimumab injectable + MTX qu’avec le MTX en monothérapie à la semaine 52, amélioration supérieure qui s’est maintenue jusqu’à la semaine 104.
Après 52 et 104 semaines de traitement, 69,4 % (186/268) et 63,8 % (171/268) des sujets respectivement, qui avaient reçu l’association adalimumab injectable + MTX, présentaient une diminution (c.-à-d. une amélioration) de l’indice d’invalidité HAQ de ≥ 0,3 unité. Par comparaison, 61,5 % (158/257; p = 0,562) et 53,3 % (137/257; p = 0,0146) des sujets qui avaient reçu le MTX seul, et 55,1 % (151/274; p < 0,001) et 48,2 % (132/274; p < 0,001) des sujets qui avaient reçu l’adalimumab injectable seul présentaient une diminution de l’indice d’invalidité HAQ de ≥ 0,3 unité à la semaine 52 et à la semaine 104, respectivement.
Rhumatisme psoriasique
L’efficacité de l’adalimumab injectable a été évaluée chez 413 patients dans le cadre de deux études comparatives avec placebo, à double insu et avec répartition aléatoire. L’étude principale a porté sur 313 patients adultes atteints de rhumatisme psoriasique modérément à fortement évolutif, qui n’avaient pas répondu pas de façon satisfaisante au traitement avec un anti-inflammatoire non stéroïdien (AINS). Des 313 participants à l’étude, 158 (50,5 %) prenaient du MTX au moment de la répartition aléatoire des sujets. L’adalimumab injectable a été administré à raison de 40 mg toutes les 2 semaines, pendant 24 semaines. Le Tableau 24 résume les études cliniques comparatives ayant porté sur les patients atteints de rhumatisme psoriasique évolutif.
Tableau 24. Résumé des études cliniques comparatives étayant l’innocuité et l’efficacité de l’adalimumab injectable dans le traitement du rhumatisme psoriasique
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe |
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe |
| (n) | (plage) | (% de femmes) | |||
| (n) | (plage) | (% de femmes) | |||
M02-518 (RP I) | Comparative avec placebo, multicentrique, à double insu, avec répartition aléatoire et stratification selon l’utilisation du MTX et l’étendue des lésions psoriasiques (≥ 3 % ou < 3 % de la surface corporelle) | Adalimumab injectable, 40 mg q 2 sem. | 151 | 48,6 ± 12,5 | 43,7 |
| Placebo | 162 | 49,2 ± 11,1 | 45,1 | ||
Sous-cutanée 24 semaines | |||||
M02-570 (RP II) | Comparative avec placebo, multicentrique, à double insu, avec répartition aléatoire et stratification selon l’utilisation d’ARMM (oui ou non) | Adalimumab injectable, 40 mg q 2 sem. | 51 | 50,4 ± 11,0 | 43,1 |
| Placebo | 49 | 47,7 ± 11,3 | 49,0 | ||
Sous-cutanée 24 semaines | |||||
M02-518 et M02-570 | Comparatives avec placebo, multicentrique, à double insu, avec répartition aléatoire et stratification selon l’utilisation de MTX (étude M02-518) et d’ARMM (étude M02-570) | Adalimumab injectable, 40 mg q 2 sem. | 202 | 49,1 ± 12,2 | 43,6 |
| Placebo | 211 | 48,9 ± 11,2 | 46,0 | ||
Sous-cutanée 24 semaines | |||||
| Définitions : q 2 sem. = toutes les 2 semaines; ARMM = antirhumatismaux modificateurs de la maladie | |||||
L’âge moyen dans les deux études variait de 47,7 ans (groupe placebo, étude M02-570) à 50,4 ans (groupe adalimumab injectable, étude M02-570). Le poids moyen variait de 85,5 kg (groupe placebo, étude M02-518) à 91,5 kg (groupe adalimumab injectable, étude M02-570). Le pourcentage de participantes se situait entre 43,1 % (groupe adalimumab injectable, étude M02-570) et 45,1 % (groupe placebo, étude M02-518). Il s’agissait surtout de patients de race blanche, le pourcentage de Blancs variant de 93,8 % (groupe placebo, étude M02-518) à 98,0 % (groupe adalimumab injectable, étude M02-570). Aucune différence notable n’a été décelée entre les études en ce qui a trait aux caractéristiques démographiques analysées. Après avoir terminé les deux études, 383 patients ont participé à une étude de prolongation ouverte (Tableau 25) pour recevoir l’adalimumab injectable à raison de 40 mg toutes les 2 semaines.
Tableau 25. Résumé de l’étude clinique ouverte étayant l’innocuité et l’efficacité à long terme de l’adalimumab injectable dans le traitement du rhumatisme psoriasique
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe |
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe |
| (n) | (plage) | (% de femmes) | |||
| (n) | (plage) | (% de femmes) | |||
| M02-537 (RP III) | Multinationale, multicentrique, ouverte, de prolongation des | Adalimumab injectable, 40 mg q 2 sem. Sous-cutanée 120 semaines ou jusqu’à la commercialisation de | 395 | 49,0 ± 11,7 (20,0 à 88,0) | 44,6 |
| études M02-518 et M02-570 | l’adalimumab injectable pour le traitement du rhumatisme psoriasique, selon la date la plus lointaine. | ||||
| Définition : q 2 sem. = toutes les 2 semaines | |||||
Description des études cliniques
L’étude M02-518 portait sur l’évaluation de l’efficacité et de l’innocuité de l’adalimumab injectable administré seul ou en association avec du MTX chez des sujets atteints de rhumatisme psoriasique modérément à fortement évolutif, qui n’avaient pas répondu de façon satisfaisante ou présentaient une intolérance au traitement avec un AINS.
L’étude M02-570 portait sur l’évaluation de l’efficacité et de l’innocuité de l’adalimumab injectable administré seul ou en association avec un ARMM (à l’exception de la cyclosporine et du tacrolimus) chez des sujets atteints de rhumatisme psoriasique modérément à fortement évolutif, qui n’avaient pas répondu de façon satisfaisante au traitement avec un ARMM.
L’étude M02-537 portait sur l’évaluation de l’efficacité et de l’innocuité à long terme de l’adalimumab injectable administré à raison de 40 mg toutes les 2 semaines chez des patients atteints de rhumatisme psoriasique qui avaient terminé les études comparatives M02-518 et M02-570.
Résultats des études
Réponse clinique
Études M02-518, M02-570 et M02-537
L’adalimumab injectable s’est révélé supérieur au placebo pour toutes les mesures d’évolution de la maladie (p < 0,001), comme le montrent le Tableau 26 et le Tableau 27. Parmi les patients atteints de rhumatisme psoriasique qui ont reçu l’adalimumab injectable, les réponses cliniques étaient observables au cours de la première visite (après 2 semaines), significatives à la semaine 12 et se sont maintenues à la semaine 24 durant la phase à double insu de l’étude. Le Tableau 26 présente des données issues de l’étude ouverte présentement en cours sur l’atténuation des atteintes arthritiques du rhumatisme psoriasique.
L’indice PASI (étendue et gravité des lésions psoriasiques [Psoriasis Area and Severity Index]) a été évalué chez les patients dont les lésions psoriasiques touchaient au moins 3 % de la surface corporelle. L’adalimumab injectable a atténué les lésions psoriasiques cutanées chez ces patients, comparativement au placebo, comme en témoignent les réponses PASI. Des résultats semblables ont été observés lorsque l’adalimumab injectable était administré avec ou sans MTX. Vu que l’étude comportait un nombre restreint de patients atteints de rhumatisme psoriasique accompagné de psoriasis modéré à grave, davantage de données sont nécessaires pour mesurer adéquatement la réponse PASI obtenue avec l’adalimumab injectable.
Tableau 26. Réponses ACR et PASI dans le cadre de l’étude comparative avec placebo sur le rhumatisme psoriasique (étude M02-518) (pourcentage de patients)
| Réponse | Placebo N = 162 | Adalimumab injectable† N = 151 | |
| ACR 20 | 12e semaine | 14 % | 58 % |
| 24e semaine | 15 % | 57 % | |
| ACR 50 | 12e semaine | 4 % | 36 % |
| 24e semaine | 6 % | 39 % | |
| ACR 70 | 12e semaine | 1 % | 20 % |
| 24e semaine | 1 % | 23 % | |
| Réponse | Placebo N = 69 | Adalimumab injectable† N = 69 | |
| PASI 50 | 12e semaine | 15 % | 72 % |
| 24e semaine | 12 % | 75 % | |
| PASI 75 | 12e semaine | 4 % | 49 % |
| 24e semaine | 1 % | 59 % | |
† p < 0,001 pour toutes les comparaisons entre Adalimumab injectable et le placebo Définitions : ACR = American College or Rheumatology; PASI = indice de l’étendue et de la gravité du psoriasis | |||
Tableau 27. Paramètres de mesure de l’évolutivité du rhumatisme psoriasique (étude M02-518)
| Paramètre – moyenne (médiane) | Placebo† | Adalimumab injectable†‡ | ||||||||||
| Paramètre – moyenne (médiane) | Placebo† | Adalimumab injectable†‡ | ||||||||||
| N = 162 | N = 151 | |||||||||||
| N = 162 | N = 151 | |||||||||||
| Valeur de départ | 24e semaine | Valeur de départ | 24e semaine | |||||||||
| Valeur de départ | 24e semaine | Valeur de départ | 24e semaine | |||||||||
| Nombre d’articulations douloureuses (échelle de 0 à 78) | 25,8 (23,0) | 22,3 (17,0) | 23,3 (19,0) | 11,8 (5,0) | ||||||||
| Nombre d’articulations enflées (échelle de 0 à 76) | 14,6 (11,0) | 12,1 (8,0) | 13,4 (10,0) | 7,6 (3,0) | ||||||||
| Évaluation globale par le médecina | 53,2 (53,0) | 46,0 (48,0) | 53,5 (54,0) | 21,4 (16,0) | ||||||||
| Évaluation globale par le patienta | 47,2 (49,0) | 47,6 (49,0) | 47,5 (48,0) | 24,2 (18,5) | ||||||||
| Douleura | 47,6 (47,5) | 47,9 (49,0) | 50,6 (53,0) | 25,4 (19,0) | ||||||||
| Indice d’invalidité (HAQ)b | 1,0 (1,0) | 0,9 (0,8) | 1,0 (0,9) | 0,6 (0,4) | ||||||||
| Taux de CRP (mg/dL)c | 1,4 (0,8) | 1,4 (0,7) | 1,4 (0,8) | 0,5 (0,2) | ||||||||
† À l’analyse des données présentées, le nombre correspondant à N à la 24e semaine pourrait être inférieur à 162 pour le placebo ou à 151 pour l’adalimumab injectable. ‡ p < 0,001 pour l’adalimumab injectable, comparativement au placebo, fondée sur la variation moyenne des valeurs de départ | ||||||||||||
a Échelle visuelle analogique : 0 = la moins évolutive, 100 = la plus évolutive b Indice d’invalidité établi grâce au questionnaire HAQ d’évaluation de l’état de santé, où 0 = aucune difficulté et 3 = impossible; évaluation de la capacité du patient quant aux points suivants : s’habiller et faire sa toilette, se lever, se nourrir, marcher, atteindre, saisir, maintenir une bonne hygiène et poursuivre des activités quotidiennes c Plage normale des taux de protéine C réactive (CRP) : entre 0 et 0,287 mg/dL | ||||||||||||
Évaluation radiographique de la réponse
Dans le cadre d’une étude sur le rhumatisme psoriasique, l’évolution des lésions articulaires structurelles aux poignets, aux mains et aux pieds a été évaluée au début de l’étude et à la semaine 24 durant la phase à double insu où les patients recevaient soit l’adalimumab injectable, soit un placebo, et à la semaine 48 durant la phase ouverte de l’étude où tous les patients recevaient l’adalimumab injectable au su. La cote globale de Sharp modifiée, qui tenait compte des articulations interphalangiennes distales (et qui est différente de la cote globale de Sharp utilisée pour la polyarthrite rhumatoïde), a servi à l’interprétation des radiographies par les observateurs qui ignoraient à quel groupe celles-ci étaient associées.
Semaine 24
La variation moyenne de la cote globale de Sharp modifiée a été évaluée et a montré une évolution radiographique significativement moindre des lésions articulaires structurelles chez les patients traités avec l’adalimumab injectable, comparativement à ceux traités avec le placebo. Comme le montre le Tableau 28, la variation moyenne par rapport aux valeurs de départ des cotes relatives à l’érosion articulaire et au pincement de l’interligne articulaire (PIA) était significativement supérieure chez les patients traités avec l’adalimumab injectable que chez ceux traités avec le placebo. Comme pour d’autres anti-TNF, la variation médiane des cotes de Sharp chez les patients des deux groupes était de zéro.
Tableau 28. Variation moyenne observée sur les radiographies à la semaine 24 dans le cadre de l’étude comparative avec placebo sur le rhumatisme psoriasique (étude M02-518)†
| Réponse | Placebo N = 152 | Adalimumab injectable N = 144 | Valeur de p |
| Cote globale de Sharp | 1 | -0,2 | < 0,001 |
| Cote, érosions | 0,6 | 0 | < 0,001 |
| Cote, PIA | 0,4 | -0,2 | < 0,001 |
† Analyse réalisée chez les patients dont on avait les clichés radiographiques au début de l’étude et à la 24e semaine. Définition : PIA = pincement de l’interligne articulaire | |||
Semaine 48
À la semaine 48, les patients traités avec l’adalimumab injectable ont obtenu une inhibition de l’évolution des lésions articulaires structurelles plus marquée que celle des patients traités avec le placebo à la semaine 24, telle que mise en évidence par les radiographies (voir Tableau 29).
Tableau 29. Variation de la cote globale de Sharp modifiée‡ observée dans le cadre d’une étude sur le rhumatisme psoriasique (étude M02-537)
| Réponse | Placebo N = 141 | Adalimumab injectable N = 133 | |
|---|---|---|---|
| Semaine 24 | Semaine 24 | Semaine 48 | |
| Cote globale de Sharp modifiée | |||
| Valeur de départ moyenne | 22,1 | 23,4 | 23,4 |
| Variation moyenne ± ÉT | 0,9 ±3,06 | -0,1 ±1,69** | 0,1 ±2,74** |
| Variation (plage) | -3,5 à 22,0 | -6,8 à 12,5 | -5,9 à 24,2 |
| Cote, érosions | |||
| Valeur de départ moyenne | 11,8 | 12,4 | 12,4 |
| Variation moyenne ± ÉT | 0,5 ± 1,91 | 0,0 ± 0,91** | 0,1 ± 1,79* |
| Variation (plage) | -2,2 à 14,5 | -2,2 à 7,5 | -4,4 à 16,5 |
| Cote, PIA | |||
| Valeur de départ moyenne | 10,4 | 11,0 | 11,0 |
| Variation moyenne ± ÉT | 0,4 ± 1,60 | -0,1 ± 1,06** | 0,0 ± 1,33** |
| Variation (plage) | -3,5 à 10,2 | -5,7 à 5,0 | -4,0 à 7,7 |
* p < 0,05 pour la différence entre l’adalimumab injectable à la semaine 48 et le placebo à la semaine 24 (analyse primaire) ** p < 0,001 pour la différence entre l’adalimumab injectable à la semaine 48 et le placebo à la semaine 24 (analyse primaire) ‡ Imputation des résultats des radiographies lorsque moins de 50 % des clichés radiographiques étaient évaluables Définitions : PIA = pincement de l’interligne articulaire; ÉT = écart-type | |||
Réponse relative aux capacités physiques fonctionnelles
Dans le cadre d’une étude sur le rhumatisme psoriasique, l’invalidité et les capacités physiques fonctionnelles des patients ont été évaluées à l’aide de l’indice d’invalidité du questionnaire HAQ d’évaluation de l’état de santé (indice d’invalidité HAQ). Les patients traités avec l’adalimumab injectable présentaient une amélioration de leur indice d’invalidité HAQ considérablement supérieure à ceux qui avaient reçu le placebo, entre le début de l’étude et la semaine 24, qui s’est maintenue pendant une période pouvant aller jusqu’à la semaine 84 (Tableau 30 et Tableau 31).
Tableau 30. Indice d’invalidité HAQ (analyse complète des données; étude M02-518)
| Indice d’invalidité HAQ | Placebo | Adalimumab injectable 40 mg q 2 sem. | Valeur de pa |
| N = 162 | N = 151 | ||
| N | Moyenne ± É-T | N | Moyenne ± É-T |
| Semaine 12 | |||
| Valeur de départ | |||
| 154 | 1,0 | 142 | |
| 1,0 | < 0,001* | ||
| Variation observée | |||
| 154 | -0,1 ± 0,45 | 142 | |
| -0,4 ± 0,45 | |||
| Semaine 24 | |||
| Valeur de départ | |||
| 145 | 1,0 | 141 | |
| 1,0 | < 0,001* | ||
| Variation observée | |||
| 145 | -0,1 ± 0,42 | 141 | |
| -0,4 ± 0,49 | |||
* Statistiquement significative pour une valeur p = 0,001. a Valeur de p pour les différences entre les groupes de traitement calculées à partir d’un modèle d’analyse de la variance de l’utilisation de méthotrexate et de l’étendue du psoriasis (≥ 3 % de la surface corporelle, < 3 % de la surface corporelle) comme facteurs. Définitions : HAQ = questionnaire sur l’état de santé; q 2 sem. = toutes les 2 semaines; ÉT = écart-type | |||
Tableau 31. Variation moyenne observée par rapport aux valeurs de départ de l’indice d’invalidité HAQ par visite (sujets de l’étude M02-518 ayant reçu l’adalimumab injectable après répartition aléatoire)
| Visite | N | Valeur de départa moyenne | Valeur moyenne à la visite | Variation par rapport aux valeurs de départ | ||
| Valeur moyenne | Écart-type | Plage (min. à max.) | ||||
| Semaine 24 | 137 | 1,0 | 0,6 | -0,4 | 0,48 | -1,8 à 1,1 |
| Semaine 26 | 137 | 1,0 | 0,5 | -0,4 | 0,50 | -2,1 à 0,9 |
| Semaine 30 | 137 | 1,0 | 0,6 | -0,4 | 0,49 | -1,9 à 1,0 |
| Semaine 36 | 137 | 1,0 | 0,6 | -0,4 | 0,50 | -1,9 à 1,1 |
| Semaine 42 | 135 | 1,0 | 0,6 | -0,4 | 0,50 | -1,9 à 1,0 |
| Semaine 48 | 134 | 1,0 | 0,6 | -0,4 | 0,54 | -2,3 à 0,9 |
| Semaine 60 | 132 | 1,0 | 0,5 | -0,4 | 0,49 | -1,9 à 0,6 |
| Semaine 72 | 129 | 1,0 | 0,6 | -0,4 | 0,49 | -1,9 à 0,6 |
| Semaine 84 | 79 | 0,9 | 0,5 | -0,4 | 0,49 | -1,9 à 0,8 |
Remarque : L’échelle de valeurs de l’indice d’invalidité HAQ va de 0 à 3; plus le score est élevé, plus les capacités physiques fonctionnelles sont limitées. a Dernière évaluation avant la 1re injection d’adalimumab injectable. | ||||||
Un sous-groupe de sujets fait toujours l’objet d’un suivi dans le cadre de l’étude en cours.
Les résultats du questionnaire Short Form Health Survey (SF-36) (Questionnaire abrégé sur la perception de la santé générale ou questionnaire SF-36) appuient ces observations, comme en témoignent les cotes statistiquement significatives relatives au sommaire des aspects physiques (« physical component summary – PCS »), à la douleur et à la vitalité à la semaine 24, qui ont été maintenues pendant 72 semaines.
Spondylarthrite ankylosante
L’innocuité et l’efficacité de l’adalimumab injectable administré à raison de 40 mg toutes les 2 semaines ont été évaluées dans le cadre de deux études à double insu, avec répartition aléatoire et comparative avec placebo d’une durée de 24 semaines menées chez 393 patients adultes atteints de spondylarthrite ankylosante évolutive qui n’ont pas répondu de façon satisfaisante ou sont intolérants à au moins un AINS, et qui, en plus, n’auraient pas répondu au traitement avec un ARMM. Dans la plus grande des deux études, 315 patients adultes atteints de spondylarthrite ankylosante évolutive, définie comme répondant à au moins deux des trois critères suivants : 1) un score ≥ 4 cm à l’indice BASDAI (indice de Bath d’activité de la spondylarthrite ankylosante [Bath Ankylosing Spondylitis Disease Activity Index]); 2) un score ≥ 40 mm à l’ÉVA (échelle visuelle analogique) pour l’ensemble des dorsalgies; et 3) des raideurs matinales d’une durée ≥ 1 heure. Le paramètre d’efficacité primaire était le pourcentage de patients ayant obtenu une réponse ASAS 20 (réponse mesurée au moyen des critères d’évaluation de la spondylarthrite ankylosante [Assessment in Ankylosing Spondylitis]) à la semaine 12. Les paramètres d’évaluation secondaires incluaient notamment : les réponses ASAS 5/6, ASAS 40, ASAS 50, ASAS 70 et ASAS – rémission partielle, ainsi que les indices BASMI (indice de Bath de mobilité rachidienne des patients atteints de spondylarthrite ankylosante [Bath Ankylosing Spondylitis Metrology Index]), MASES (indice de Maastricht d’enthésite des patients atteints de spondylarthrite ankylosante [Maastricht Ankylosing Spondylitis Enthesitis Score]) et BASDAI (indice de Bath d’activité de la spondylarthrite ankylosante [Bath Ankylosing Spondylitis Disease Activity Index]). La période à double insu était suivie d’une phase ouverte au cours de laquelle les patients ont reçu l’adalimumab injectable à raison de 40 mg toutes les 2 semaines par voie sous-cutanée pendant une période supplémentaire pouvant aller jusqu’à 80 semaines.
Résultats de l’étude
Réponse clinique
Les résultats de l’étude M03-607 ont montré une réduction statistiquement significative des signes et des symptômes des patients atteints de spondylarthrite ankylosante qui ont été traités avec l’adalimumab injectable, comparativement au placebo. Des améliorations significatives des mesures de l’activité de la maladie ont été observées à la semaine 2 et se sont maintenues pendant 24 semaines, comme en témoignent les résultats présentés à la Figure 3 et au Tableau 32.
Les patients présentant une ankylose complète de la colonne vertébrale ont participé à la plus grande des deux études (n = 11). Les réponses obtenues chez ces patients étaient semblables à celles obtenues chez les patients qui ne présentaient pas d’ankylose complète.
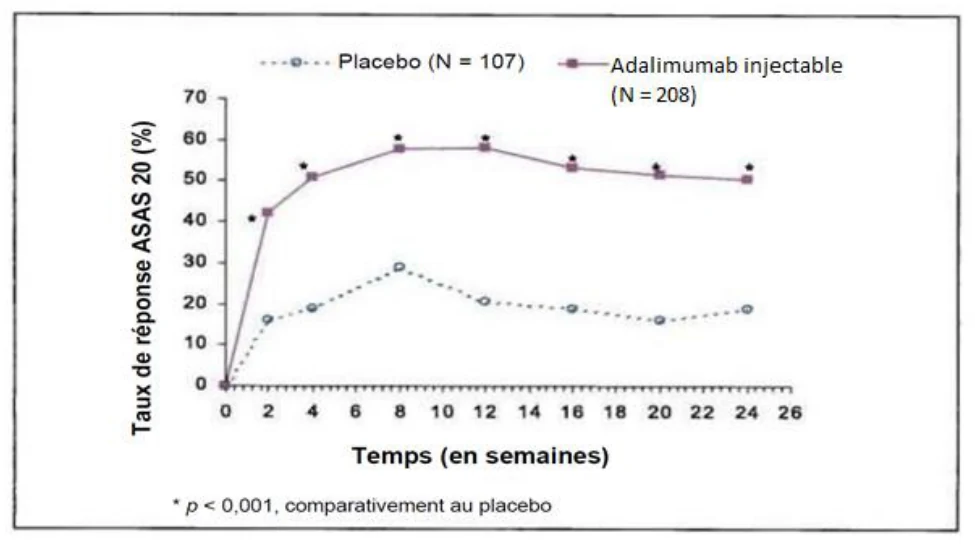
Figure 3. Taux de réponse ASAS 20 à chaque visite de l’étude M03-607
À la semaine 12, le taux de réponse ASAS 20, ASAS 50 et ASAS 70 chez les patients qui ont reçu l’adalimumab injectable était respectivement de 58 %, 38 % et 23 %, comparativement à 21 %, 10 % et 5 %, respectivement, chez les patients qui ont reçu le placebo (p < 0,001). À la semaine 24, le taux de réponse ASAS 20, ASAS 50 et ASAS 70 était de 51 %, 35 % et 24 %, respectivement, chez les patients qui ont reçu l’adalimumab injectable, comparativement à 19 %, 11 % et 8 %, respectivement, chez ceux qui ont reçu le placebo (p < 0,001). Ces résultats se sont maintenus chez les patients qui ont reçu l’adalimumab injectable dans la phase ouverte jusqu’à la semaine 52.
Dans une analyse des données de sous-groupes par région, une différence entre les groupes adalimumab injectable et placebo a été observée pour ce qui est du taux de réponse ASAS 20; ce taux était de 21,7 % pour les patients des États-Unis et de 50,9 % pour ceux de l’Union européenne. Cette différence est attribuable au taux de réponse ASAS 20 observé chez les patients qui ont reçu le placebo (33,3 % pour les patients des États-Unis vs 10,2 % pour ceux de l’Union européenne). Cependant, le taux de réponse ASAS 20 chez les patients qui ont reçu l’adalimumab injectable était de 55 % et de 61,1 % pour les patients des États-Unis et ceux de l’Union européenne, respectivement.
Un faible degré d’activité de la maladie (défini comme un score < 20 [sur une échelle de 0 à 100 mm] pour chacun des quatre critères de réponse ASAS) a été observé à la semaine 24 chez 22 % des patients qui ont reçu l’adalimumab injectable, comparativement à 6 % des patients qui ont reçu le placebo (p < 0,001).
D’autres paramètres d’évaluation secondaires et d’évaluation de l’efficacité ont été utilisés, comme la réponse ASAS 5/6, la réponse ASAS 40, l’indice BASMI (mobilité rachidienne), l’indice MASES (enthésites) et l’indice BASDAI (mesure de l’activité de la maladie) et ont révélé des résultats significatifs sur le plan statistique aux semaines 12 et 24.
Tableau 32. Éléments de définition de l’activité de la spondylarthrite ankylosante dans l’étude M03-607
| Paramètres | Placebo | Adalimumab injectable | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| N = 107 | N = 208 | |||||||||||||||
| À l’inclusion | Semaine 24 | À l’inclusion | Semaine 24 | |||||||||||||
| Moyenne | Moyenne | Moyenne | Moyenne | |||||||||||||
| Critères de réponse ASAS 20* | ||||||||||||||||
| Évaluation globale de l’activité de la maladie par le patienta | 65 | 60 | 63 | 38 | ||||||||||||
| Ensemble des dorsalgies | 67 | 58 | 65 | 37 | ||||||||||||
| Inflammationb | 6,7 | 5,6 | 6,7 | 3,6 | ||||||||||||
| Score BASFI | 56 | 51 | 52 | 34 | ||||||||||||
| Score BASDAI* | 6,3 | 5,5 | 6,3 | 3,7 | ||||||||||||
| Taux de CRP* | 2,2 | 2 | 1,8 | 0,6 | ||||||||||||
a Pourcentage de sujets présentant une amélioration d’au moins 20 % et de 10 points sur l’échelle visuelle analogique (ÉVA), où 0 = « aucune » et 100 = « intense » b Moyenne des scores aux questions 5 et 6 de l’indice BASDAI * Valeur de p < 0,001 statistiquement significative pour toutes les comparaisons entre l’adalimumab injectable et le placebo à la semaine 24. Définitions : BASFI = Indice de Bath de capacité fonctionnelle des patients atteints de spondylarthrite ankylosante (« Bath Ankylosing Spondylitis Functional Index »); BASDAI = Indice de Bath d’activité de la spondylarthrite ankylosante (« Bath Ankylosing Spondylitis Disease Activity Index »); CRP = protéine C réactive (mg/dL) | ||||||||||||||||
Des résultats similaires (qui ne sont pas tous statistiquement significatifs) ont été observés dans la deuxième étude multicentrique, à double insu, avec répartition aléatoire et comparative avec placebo menée chez 82 patients atteints de spondylarthrite ankylosante (étude M03-606).
Les patients traités avec l’adalimumab injectable ont obtenu une amélioration significativement supérieure sur le plan statistique par rapport aux valeurs de départ pour ce qui est du score au questionnaire sur la qualité de vie des patients atteints de spondylarthrite ankylosante (ASQoL) (-3,15 vs -0,95; p < 0,001) et du score au sommaire des aspects physiques du questionnaire Short Form Health Survey (SF-36) (6,93 vs 1,55; p < 0,001), comparativement aux patients qui ont reçu le placebo, à la semaine 12; cette amélioration s’est maintenue jusqu’à la semaine 24.
Maladie de Crohn
L’innocuité et l’efficacité de l’administration de doses multiples d’adalimumab injectable ont été évaluées chez plus de 1 500 patients adultes atteints de la maladie de Crohn modérément à fortement évolutive (score à l’indice d’activité de la maladie de Crohn [Crohn’s Disease Activity Index – CDAI] ≥ 220 et ≤ 450) dans le cadre d’études avec répartition aléatoire, à double insu et comparatives avec placebo. Les patients pouvaient prendre en concomitance des aminosalicylates, des corticostéroïdes et/ou des immunomodulateurs à des doses stables et 80 % des patients ont continué à recevoir au moins un de ces médicaments.
Le Tableau 33 résume les études cliniques comparatives et le Tableau 34 résume les études cliniques ouvertes ayant été menées chez des patients atteints de la maladie de Crohn modérément à fortement évolutive.
Tableau 33. Résumé des études cliniques comparatives étayant l’innocuité et l’efficacité de l’adalimumab injectable dans le traitement de la maladie de Crohn
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe |
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe |
| (n) | (plage) | (% de femmes) | |||
| (n) | (plage) | (% de femmes) | |||
M02-403 (MC I) | Multicentrique à répartition aléatoire, à double insu et comparative avec placebo ayant évalué l’administration de différentes doses d’adalimumab injectable chez des patients n’ayant jamais reçu d’anti-TNF | Adalimumab injectable, 160 mg à la semaine 0 suivis de 80 mg à la semaine 2; ou adalimumab injectable, 80 mg à la semaine 0 suivis de 40 mg à la semaine 2; ou adalimumab injectable, 40 mg à la semaine 0 suivis de 20 mg à la semaine 2 | 225 | 39 ± 12 (18 à 74) | 55,6 |
| Placebo | 74 | 37 ± 13 (19 à 74) | 50,0 | ||
Sous-cutanée 4 semaines | |||||
M04-691 (MC II) | Multicentrique à répartition aléatoire, à double insu et comparative avec placebo menée chez des patients qui ne répondaient plus ou étaient intolérants au traitement avec l’infliximab | Adalimumab injectable, 160 mg à la semaine 0 suivis de 80 mg à la semaine 2. | 159 | 39,4 ± 11,9 (19 à 75) | 68,6 |
| Placebo | 166 | 37,4 ± 11,9 (18 à 75) | 60,8 | ||
Sous-cutanée 4 semaines | |||||
M02-404 (MC III) | Multicentrique à répartition aléatoire, à double insu et comparative avec placebo | Phase ouverte de l’étude : Adalimumab injectable, 80 mg à la semaine 0 suivis de 40 mg à la semaine 2 Après répartition aléatoire (semaine 4) : | |||
| Adalimumab injectable, 40 mg q 2 sem. | 260 | 36,8 ± 11,5 (17 à 73) | 62,7 | ||
| Adalimumab injectable, 40 mg q 1 sem. | 257 | 37,8 ± 12,1 (18 à 75) | 61,1 | ||
| Placebo | 261 | 36,9 ± 11,4 (18 à 75) | 62,1 | ||
Sujets non répartis de façon aléatoire Sous-cutanée 56 semaines | 76 | 36,1 ± 13,6 (19 à 75) | 60,5 | ||
M05-769 (MC VI) | Multicentrique à répartition aléatoire, à double insu et comparative avec placebo | Les patients ont reçu l’adalimumab injectable en traitement d’induction en mode ouvert à raison de 160/80 mg aux semaines 0 et 2, puis ont été stratifiés selon leur réponse au traitement pour recevoir l’adalimumab injectable à raison de 40 mg q 2 sem. ou un placebo pendant un maximum de 52 semaines. À la semaine 52, les patients sont passés à la phase ouverte de l’étude où ils ont reçu l’adalimumab injectable à raison de 40 mg q 2 sem. pendant une période additionnelle maximale de 36 semaines. | |||
Adalimumab injectable q 2 sem. | 64 | 37 (18 à 74) | 62,5 | ||
| Placebo | 65 | 37 (18 à 67) | 63,1 | ||
| Définitions : q 1 sem. = toutes les semaines; q 2 sem. = toutes les 2 semaines; TNF = facteur de nécrose tumorale | |||||
Tableau 34. Résumé des études cliniques ouvertes étayant l’innocuité et l’efficacité de l’adalimumab injectable dans le traitement de la maladie de Crohn
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe | ||||
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe | ||||
| (n) | (plage) | (% de femmes) | |||||||
| (n) | (plage) | (% de femmes) | |||||||
M02-433 (MC IV) | Phase de prolongation ouverte de l’étude comparative avec placebo M02-403 | Les patients ont reçu l’adalimumab injectable en mode ouvert à raison de 40 mg au début de l’étude (semaine 0) et à la semaine 2. À la semaine 4, les patients ont été assignés à l’un des 3 groupes de traitement en double insu (adalimumab injectable q 2 sem. ou q 1 sem. ou un placebo) ou au groupe adalimumab injectable q 2 sem. administré en mode ouvert, selon qu’ils étaient ou non en rémission au début de l’étude. Après un an (semaine 56), les patients ont amorcé la phase de prolongation à long terme d’une durée allant jusqu’à plus de 5 ans (incluant la période de l’étude M02-403); les patients ayant reçu le traitement en double insu sont passés au traitement avec l’adalimumab injectable q 2 sem. en mode ouvert et ceux ayant reçu le traitement en mode ouvert ont poursuivi le traitement en mode ouvert. | |||||||
| Tous les patients | 276 | 39 (18 à 74) | 54,7 | ||||||
M04-690 (MC V) | Phase de prolongation ouverte des études comparatives avec placebo M04-691 ou M02-404 | Les patients provenant d’une cohorte ayant reçu le traitement en double insu ont été assignés au groupe adalimumab injectable administré en mode ouvert à raison de 40 mg q 2 sem.; les patients provenant d’une cohorte ayant reçu le traitement en mode ouvert ont continué avec la même posologie q 2 sem. ou q 1 sem. | |||||||
| Cohorte de l’étude M02-404 | 467 | Tous | Tous | ||||||
| Cohorte de l’étude M04-691 | 310 | 38 (17 à 75) | 62,4 | ||||||
| Définitions : q 1 sem. = toutes les semaines; q 2 sem. = toutes les 2 semaines | |||||||||
Description des études cliniques
L’induction d’une rémission clinique (score CDAI < 150) a été évaluée dans le cadre des études M02-403 et M04-691.
Dans le cadre de l’étude M02-403, 299 patients n’ayant jamais reçu d’anti-TNF ont été répartis de façon aléatoire dans un des quatre groupes de traitement suivants : placebo aux semaines 0 et 2; adalimumab injectable administré à raison de 160 mg à la semaine 0 et de 80 mg à la semaine 2; adalimumab injectable administré à raison de 80 mg à la semaine 0 et de 40 mg à la semaine 2; et adalimumab injectable administré à raison de 40 mg à la semaine 0 et de 20 mg à la semaine 2.
Dans le cadre de l’étude M04-691, 325 patients qui ne répondaient plus ou étaient intolérants au traitement avec l’infliximab ont reçu, selon une répartition aléatoire, soit 160 mg d’adalimumab injectable à la semaine 0 suivis de 80 mg à la semaine 2, soit un placebo aux semaines 0 et 2.
Le maintien de la rémission clinique a été évalué dans le cadre de l’étude M02-404.
Pendant la phase ouverte de l’étude M02-404, 854 patients ont reçu 80 mg d’adalimumab injectable à la semaine 0 et 40 mg d’adalimumab injectable à la semaine 2. À la semaine 4, les patients ont été stratifiés selon leur réponse au traitement et leur utilisation antérieure d’anti-TNF (non ou oui) et ils ont été répartis de façon aléatoire dans un des trois groupes de traitement suivants administré en double insu : adalimumab injectable à 40 mg toutes les 2 semaines, adalimumab injectable à 40 mg toutes les semaines ou placebo. L’étude a duré 56 semaines en tout. Les patients qui présentaient une réponse clinique (diminution du score CDAI ≥ 70) à la semaine 4 ont été stratifiés et analysés séparément des patients qui ne répondaient pas au traitement à la semaine 4. L’arrêt progressif de la prise de corticostéroïdes était autorisé à partir de la semaine 8.
L’étude M05-769 a servi à évaluer la cicatrisation de la muqueuse chez 135 patients qui ont reçu l’adalimumab injectable en traitement d’induction en mode ouvert administré à raison de 160 mg/80 mg aux semaines 0 et 2, puis qui ont été stratifiés selon leur réponse au traitement pour recevoir l’adalimumab injectable à raison de 40 mg toutes les 2 semaines ou un placebo pendant un maximum de 52 semaines. À la semaine 52, les patients sont passés à la phase ouverte de l’étude où ils ont reçu l’adalimumab injectable à raison de 40 mg toutes les 2 semaines pendant une période additionnelle maximale de 36 semaines.
Résultats des études
Réponses cliniques
Études M02-403 et M04-691
Un pourcentage significativement plus élevé de patients sur le plan statistique ont obtenu une rémission clinique à la semaine 4 dans les groupes qui recevaient l’adalimumab injectable à raison de 160 mg/80 mg, comparativement aux patients qui recevaient le placebo, et ce, tant chez les patients n’ayant jamais reçu d’anti-TNF (étude M02-403) que chez les patients qui ne répondaient plus ou étaient intolérants au traitement avec l’infliximab (étude M04-691) (Tableau 35 et Tableau 36, respectivement).
Le pourcentage de patients ayant obtenu une rémission clinique grâce au traitement d’induction avec l’adalimumab injectable administré à raison de 160 mg/80 mg était plus élevé chez les patients qui prenaient des corticostéroïdes que chez ceux qui n’en prenaient pas.
Tableau 35. Induction d’une rémission clinique et d’une réponse clinique chez des patients n’ayant jamais reçu d’infliximab (étude M02-403) (pourcentage de patients)
| Réponse | Placebo | Adalimumab injectable 160 mg/80 mg | ||||
| N = 74 | N = 76 | |||||
| Semaine 4 | Rémission clinique Différencea (IC à 95 %) | 12 % | 36 %* 23,4 (10,3 à 36,4) | |||
Réponse clinique (RC-100) Différencea (IC à 95 %) | 24 % | 49 %** 24,4 (9,5 à 39,3) | ||||
Réponse clinique (RC-70) Différencea (IC à 95 %] | 34 % | 58 %** 24,1 (8,6 à 39,6) | ||||
Toutes les valeurs de p correspondent à des comparaisons par paires des proportions entre l’adalimumab injectable et le placebo * p < 0,001 ** p < 0,01 a Différence entre le pourcentage de patients ayant obtenu une rémission clinique et une réponse clinique dans le groupe recevant l’adalimumab injectable et ce pourcentage dans le groupe recevant le placebo; IC à 95 % fondé sur l’approximation normale de la distribution binomiale. Définitions : IC = intervalle de confiance; rémission clinique = score CDAI < 150; réponse clinique 100 (RC-100) et réponse clinique 70 (RC-70) = diminution du score CDAI initial d’au moins 100 points et d’au moins 70 points, respectivement. | ||||||
Tableau 36. Induction d’une rémission clinique et d’une réponse clinique chez des patients ayant déjà reçu de l’infliximab (étude M04-691) (pourcentage de patients)
| Réponse | Placebo | Adalimumab injectable, 160 mg/80 mg | ||||
| N = 166 | N = 159 | |||||
| Semaine 4 | Rémission clinique Différencea (IC à 95 %) | 7 % | 21 %* 14,2 (6,7 à 21,6) | |||
Réponse clinique (RC-100) Différencea (IC à 95 %) | 25 % | 38 %** 13,7 (3,7 à 23,7) | ||||
Réponse clinique (RC-70) Différencea (IC à 95 %) | 34 % | 52 %** 17,8 (7,3 à 28,4) | ||||
Toutes les valeurs p correspondent à des comparaisons par paires des proportions entre l’adalimumab injectable et le placebo * p < 0,001 ** p < 0,01 a Différence entre le pourcentage de patients ayant obtenu une rémission clinique et une réponse clinique dans le groupe recevant l’adalimumab injectable et ce pourcentage dans le groupe recevant le placebo; IC à 95 % fondé sur l’approximation normale de la distribution binomiale. Définitions : IC = intervalle de confiance; rémission clinique = score CDAI < 150; réponse clinique 100 (RC-100) et réponse clinique 70 (RC-70) = diminution du score CDAI initial d’au moins 100 points et d’au moins 70 points, respectivement. | ||||||
Le Tableau 37 présente les taux de rémission clinique à la semaine 4, par facteur prédictif de départ, chez des patients ayant déjà reçu de l’infliximab.
Tableau 37. Rémission clinique à la semaine 4, par facteur prédictif de départ, chez des patients ayant déjà reçu de l’infliximab (étude M04-691)
| Facteurs prédictifs de départ | Placebo | Adalimumab injectable, 160 mg/80 mg |
| N = 166 | N = 159 | |
| Utilisation de corticostéroïdes | 3/73 (4,1) | 18/55 (32,7) |
| Non-utilisation de corticostéroïdes | 9/93 (9,7) | 16/104 (15,4) |
| Utilisation d’aminosalicylates | 6/60 (10,0) | 6/45 (13,3) |
| Non-utilisation d’aminosalicylates | 6/106 (5,7) | 28/114 (24,6) |
| Score CDAI | ||
≤ 300 > 300 | 8/81 (9,9) 4/85 (4,7) | 24/75 (32,0) 10/84 (11,9) |
| Définition : CDAI = indice d’activité de la maladie de Crohn | ||
Étude M02-404
À la semaine 4, 58 % (499/854) des patients avaient obtenu une réponse clinique et ont été évalués dans le cadre de l’analyse primaire; 48 % d’entre eux avaient déjà reçu d’autres anti-TNF. Parmi les patients qui avaient obtenu une réponse clinique à la semaine 4, un pourcentage significativement plus élevé sur le plan statistique ont obtenu une rémission clinique aux semaines 26 et 56 dans les groupes recevant le traitement d’entretien avec l’adalimumab injectable, comparativement au groupe recevant le placebo (Tableau 38).
Tableau 38. Maintien de la rémission clinique et de la réponse clinique (pourcentage de patients) (étude M02-404)
| Réponse | Placebo | Adalimumab injectable, 40 mg q 2 sem. | Adalimumab injectable, 40 mg q 1 sem. |
| N = 170 | N = 172 | N = 157 | |
| Semaine 26 | |||
| Rémission clinique | 17 % | 40 %* | 47 %* |
| Différencea (IC à 95 %) | 22,5 (13,2 à 31,7) | 29,4 (19,8 à 39,1) | |
| Réponse clinique (RC-100) | 27 % | 52 %* | 52 %* |
| Différencea (IC à 95 %) | 25,3 (15,3 à 35,3) | 25,8 (15,5 à 36,0) | |
| Réponse clinique (RC-70) | 28 % | 54 %* | 56 %* |
| Différencea (IC à 95 %) | 25,8 (15,8 à 35,9) | 27,8 (17,5 à 38,1) | |
| Semaine 56 | |||
| Rémission clinique | 12 % | 36 %* | 41 %* |
| Différencea (IC à 95 %) | 24,3 (15,6 à 32,9) | 29,6 (20,5 à 38,7) | |
| Réponse clinique (RC-100) | 17 % | 41 %* | 48 %* |
| Différencea (IC à 95 %) | 24,8 (15,6 à 34,0) | 31,3 (21,7 à 40,9) | |
| Réponse clinique (RC-70) | 18 % | 43 %* | 49 %* |
| Différencea (IC à 95 %) | 25,4 (16,9 à 34,7) | 31,4 (21,7 à 41,1) | |
* p < 0,001 (adalimumab injectable vs placebo; comparaison par paires des proportions entre l’adalimumab injectable et le placebo) a Différence entre le pourcentage de patients ayant obtenu une rémission clinique et une réponse clinique dans le groupe recevant l’adalimumab injectable et ce pourcentage dans le groupe recevant le placebo; IC à 95 % fondé sur l’approximation normale de la distribution binomiale. Définitions : IC = intervalle de confiance; q 1 sem. = toutes les semaines; q 2 sem. = toutes les 2 semaines; rémission clinique = score CDAI < 150; réponse clinique 100 (RC-100) et réponse clinique 70 (RC-70) = diminution du score CDAI initial d’au moins 100 points et d’au moins 70 points, respectivement. | |||
Un plus grand pourcentage de patients ont obtenu une rémission et ont pu cesser de prendre des corticostéroïdes pendant au moins 90 jours dans les groupes recevant un traitement d’entretien avec l’adalimumab injectable, comparativement au groupe recevant le placebo, à la semaine 26 (adalimumab injectable toutes les 2 semaines : 19 %; adalimumab injectable toutes les semaines : 15 %; placebo : 3 %; p < 0,02) et à la semaine 56 (adalimumab injectable toutes les 2 semaines : 29 %; adalimumab injectable toutes les semaines : 20 %; placebo : 5 %; p < 0,01).
Dans le cadre de l’étude M02-404, 117 patients présentaient au moins une fistule avec écoulement à la visite marquant le début de l’étude et à la visite de sélection. Parmi ces derniers, 23 patients sur 70 dans les groupes adalimumab injectable (2 schémas posologiques), comparativement à 6 patients sur 47 dans le groupe placebo, ne présentaient pas de fistule avec écoulement lors des 2 derniers examens.
Parmi les patients qui répondaient au traitement à la semaine 4 et qui ont obtenu une rémission pendant l’étude, les patients recevant le traitement d’entretien avec l’adalimumab injectable ont maintenu une rémission significativement plus longtemps, comparativement aux patients qui recevaient le placebo (Figure 4).
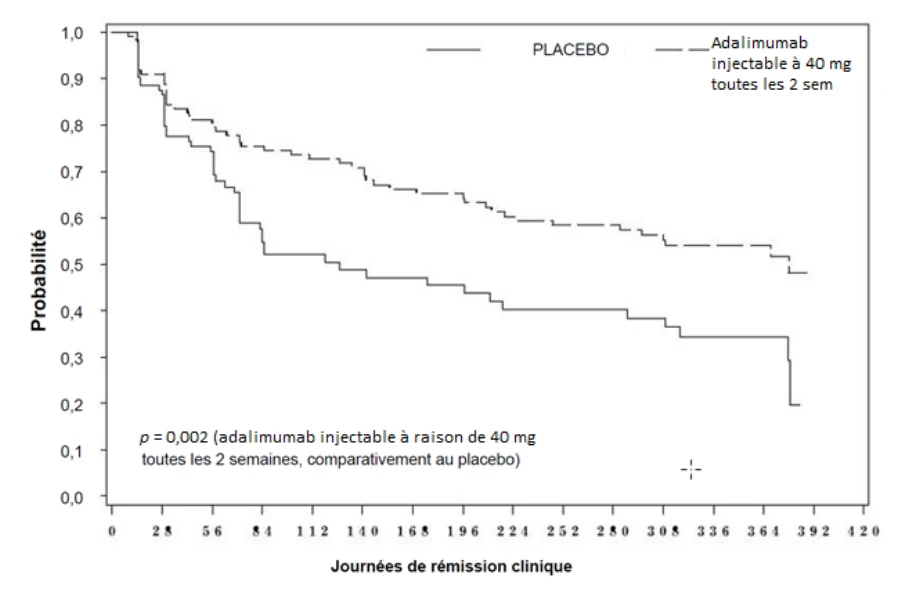
Figure 4. Journées où les patients ayant obtenu une rémission clinique à la semaine 4 (phase d’induction) étaient en rémission dans le cadre de l’étude M02-404
Certains patients dont la réponse au traitement avec une dose 40 mg toutes les 2 semaines diminue pourraient bénéficier d’une augmentation de la fréquence d’administration d’adalimumab injectable à raison de 40 mg toutes les semaines. Les données provenant de l’analyse en intention de traiter modifiée (mITT) de l’étude M02-404 confirment que l’augmentation de la fréquence d’administration d’adalimumab injectable pourrait permettre aux patients d’obtenir à nouveau une réponse clinique. Cette analyse comprenait les patients qui répondaient initialement au traitement avec l’adalimumab injectable administré à raison de 40 mg toutes les 2 semaines, mais qui ont cessé de répondre au traitement. Parmi les patients qui répondaient au traitement à la semaine 4, qui étaient en rémission à la semaine 12, qui n’ont pas maintenu cette rémission (après la semaine 12) et chez qui la fréquence d’administration d’adalimumab injectable a été augmentée à raison de 40 mg toutes les semaines (n = 14), 71 % (10/14) ont obtenu à nouveau une rémission clinique, dans un délai médian de 9 semaines.
Certains patients qui n’ont pas répondu au traitement avec l’adalimumab injectable à la semaine 4 (phase d’induction) pourraient bénéficier d’un traitement d’entretien jusqu’à la semaine 12. Les données disponibles laissent entendre qu’on obtient habituellement une réponse clinique à l’intérieur de 4 semaines de traitement. Il faut reconsidérer soigneusement la poursuite du traitement chez le patient qui ne répond pas au traitement au cours de cette période.
Les symptômes, le bien-être général et les capacités fonctionnelles ont été évalués à l’aide du questionnaire sur la maladie inflammatoire de l’intestin (Inflammatory Bowel Disease Questionnaire – IBDQ). Le traitement avec l’adalimumab injectable a donné lieu à des améliorations statistiquement significatives du score IBDQ total, qui sert à évaluer les symptômes intestinaux, les symptômes généraux, le bien-être émotionnel et le fonctionnement social, comparativement au placebo (p < 0,001) à la semaine 4 des études M02-403 et M04-691 et aux semaines 26 et 56 de l’étude M02-404.
Étude M05-769
Une étude avec examen endoscopique (n = 135) a permis d’évaluer les taux de cicatrisation de la muqueuse chez les patients atteints de la maladie de Crohn modérément à fortement évolutive qui ont reçu après répartition aléatoire l’adalimumab injectable ou un placebo. Après 8 semaines de traitement (semaine 12 de l’étude), bien que les résultats ne soient pas statistiquement significatifs (p = 0,056), on a observé une tendance à des taux de cicatrisation plus élevés chez les sujets qui avaient reçu l’adalimumab injectable que chez ceux qui avaient reçu le placebo (cicatrisation de la muqueuse chez 27,4 % (17/62) des sujets ayant reçu l’adalimumab injectable, comparativement à chez 13,1 % (8/61) des sujets ayant reçu le placebo. Dans cette étude, les sujets du groupe placebo ont reçu l’adalimumab injectable en traitement d’induction en mode ouvert.
Colite ulcéreuse
L’innocuité et l’efficacité de l’administration de doses multiples d’adalimumab injectable ont été évaluées chez des patients adultes atteints de colite ulcéreuse modérément à fortement évolutive (score Mayo de 6 à 12 sur une échelle de 0 à 12 points, avec un sous-score à l’endoscopie de 2 à 3 sur une échelle de 0 à 3) malgré un traitement concomitant ou antérieur par des immunosuppresseurs, comme des corticostéroïdes, de l’azathioprine ou de la 6-MP, dans le cadre de deux études comparatives avec placebo, à double insu et à répartition aléatoire (M06-826 et M06-827) et d’une étude de prolongation ouverte. Dans les études M06-826 et M06-827, on a recruté des patients n’ayant jamais reçu d’anti-TNF, alors que l’étude M06-827 permettait également la participation de patients qui ne répondaient plus ou étaient intolérants au traitement avec des anti-TNF. En tout, 40 % des patients inscrits à l’étude M06-827 avaient déjà utilisé un autre anti-TNF.
L’emploi concomitant de doses stables d’aminosalicylates, de corticostéroïdes et/ou d’immunomodulateurs était permis. Dans les études M06-826 et M06-827, les patients recevaient des aminosalicylates (69 %), des corticostéroïdes (59 %) et/ou de l’azathioprine ou de la 6-MP (37 %) au début de l’étude. Dans les 2 études, 92 % des patients ont continué de recevoir au moins un de ces médicaments.
Le Tableau 39 résume les études cliniques comparatives et le Tableau 40 résume l’étude clinique ouverte qui ont été menées chez des patients atteints de colite ulcéreuse.
Tableau 39. Résumé des études cliniques comparatives étayant l’innocuité et l’efficacité de l’adalimumab injectable chez des patients atteints de colite ulcéreuse
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe |
| (n) | (plage) | (% de femmes) | |||
M06-826 (CU I) (ULTRA I) | À répartition aléatoire, à double insu (semaines 0 à 8), comparative avec placebo et multicentrique portant sur le traitement d’induction et suivie d’une phase de prolongation ouverte (semaines 8 à 52) chez des patients n’ayant jamais reçu d’anti-TNF | Adalimumab injectable, 160 mg à la semaine 0, 80 mg à la semaine 2, et 40 mg q 2 sem. à compter de la semaine 4 | 223* | 38 ± 13 (18 à 75) | 38,1 |
| Adalimumab injectable, 80 mg à la semaine 0 et 40 mg q 2 sem. à compter de la semaine 2 | 130 | 42 ± 14 (18 à 75) | 40,0 | ||
Placebo Sous-cutanée 52 semaines | 222* | 40 ± 13 (18 à 74) | 37,4 | ||
| M06-827 (CU II) (ULTRA II) | À répartition aléatoire, à double insu, comparative avec placebo et multicentrique portant sur le traitement d’induction et le traitement d’entretien | Adalimumab injectable, 160 mg à la semaine 0, 80 mg à la semaine 2, et 40 mg q 2 sem. à compter de la semaine 4 | 248 | 40 ± 12 (18 à 72) | 42,7 |
Placebo Sous-cutanée 52 semaines | 246 | 41 ± 13 (18 à 79) | 38,2 | ||
Définition : q 2 sem. = toutes les 2 semaines * 130 sujets ont été répartis de façon aléatoire pour l’analyse d’efficacité primaire. | |||||
Tableau 40. Résumé de l’étude clinique ouverte étayant l’innocuité et l’efficacité de l’adalimumab chez des patients atteints de colite ulcéreuse
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe |
| (n) | (plage) | (%<de femmes) | |||
| M10-223 (CU III) | Phase de prolongation ouverte des études comparatives M06-826 et M06-827 | Les patients provenant d’une cohorte ayant reçu le traitement en double insu ont été assignés au groupe adalimumab administré à raison de 40 mg q 2 sem.; les patients provenant d’une cohorte ayant reçu le traitement en mode ouvert ont continué avec la même posologie, soit l’adalimumab à raison de 40 mg q 2 sem. ou q 1 sem. Administration sous-cutanée pendant un maximum de 292 semaines. | 498 | 42 ± 13 (19 à 76) | 36,9 |
| Définitions : q 2 sem. = toutes les 2 semaines; q 1 sem. = toutes les semaines | |||||
Description des études cliniques
L’induction d’une rémission clinique (définie par un score Mayo ≤ 2 sans sous-score individuel > 1) à la semaine 8 a été évaluée dans l’étude M06-826 dans le cadre de laquelle on a réparti de façon aléatoire 390 patients n’ayant jamais reçu d’anti-TNF dans l’un des 3 groupes de traitement aux fins d’analyse de l’efficacité primaire. Les sujets du groupe placebo ont reçu un placebo aux semaines 0, 2, 4 et 6. Les patients du groupe adalimumab injectable 160/80 ont reçu 160 mg d’adalimumab injectable à la semaine 0 et 80 mg à la semaine 2, et ceux du groupe adalimumab injectable 80/40 ont reçu 80 mg d’adalimumab injectable à la semaine 0 et 40 mg à la semaine 2. Après la semaine 2, les patients des 2 groupes adalimumab injectable ont reçu 40 mg d’adalimumab injectable toutes les 2 semaines (q 2 sem.). La rémission clinique a été évaluée à la semaine 8.
L’induction d’une rémission clinique à la semaine 8, la rémission clinique à la semaine 52 et le maintien d’une rémission clinique (défini comme une rémission clinique observée aux semaines 8 et 52) ont été étudiées dans l’étude M06-827 dans le cadre de laquelle on a réparti de façon aléatoire 518 patients pour recevoir soit l’adalimumab injectable à raison de 160 mg à la semaine 0, suivis de 80 mg à la semaine 2 et de 40 mg q 2 sem. à compter de la semaine 4 jusqu’à la semaine 50, soit un placebo à compter de la semaine 0 et q 2 sem. jusqu’à la semaine 50. La réduction progressive de la dose de corticostéroïdes était permise à compter de la semaine 8.
Résultats des études
Réponses cliniques
À la fois dans l’étude M06-826 et dans l’étude M06-827, une plus grande proportion de sujets ayant reçu le traitement d’induction avec l’adalimumab injectable à raison de 160/80 mg ont obtenu une rémission clinique à la semaine 8 comparativement à ceux ayant reçu le placebo (Tableau 41). Dans l’étude M06-826, aucune différence statistiquement significative dans le taux de rémission clinique n’a été observée entre le groupe adalimumab injectable 80/40 mg et le groupe placebo à la semaine 8 et aucune différence statistiquement significative dans la réponse clinique ou la cicatrisation de la muqueuse n’a été observée entre le groupe adalimumab injectable 160/80 mg et le groupe placebo à la semaine 8. Une réponse clinique à la semaine 8 a été obtenue chez 54,6 % (71/130) des sujets du groupe adalimumab injectable 160/80 mg et par 44,6 % (58/130) de ceux du groupe placebo, avec une différence de 10 % entre les traitements (IC à 95 % : -2,1 à 22,1). La cicatrisation de la muqueuse à la semaine 8 a été obtenue chez 46,9 % (61/130) des sujets du groupe adalimumab injectable et chez 41,5 % (54/130) de ceux du groupe placebo, avec une différence de 5,4 % entre les traitements (IC à 95 % : -6,7 à 17,4).
Dans l’étude M06-827, la rémission clinique à la semaine 52, qui était un paramètre d’évaluation principal conjoint, a été obtenue chez 17,3 % (43/248) des sujets du groupe adalimumab injectable et chez 8,5 % (21/246) de ceux du groupe placebo. Le maintien de la rémission clinique (à la fois à la semaine 8 et à la semaine 52) a été obtenu chez 8,5 % (21/248) des sujets du groupe adalimumab injectable et chez 4,1 % (10/246) de ceux du groupe placebo. Parmi les sujets traités avec l’adalimumab injectable qui étaient en rémission à la semaine 8, 51 % (21/41) étaient toujours en rémission à la semaine 52. Dans le groupe adalimumab injectable, 46,8 % (116/248) des sujets sont passés directement à la phase ouverte de l’étude à cause de l’absence de réponse, comparativement à 54,9 % (135/246) des sujets du groupe placebo. Durant la phase à double insu, 5,6 % (14/248) des sujets du groupe adalimumab injectable et 7,7 % (19/246) des sujets du groupe placebo se sont retirés de l’étude sans évaluation finale pour des raisons non liées à la colite ulcéreuse (raisons autres qu’un manque d’efficacité ou événements indésirables liés à la colite). Dans le groupe adalimumab injectable, 79 (31,9 %) sujets ont effectué les visites des semaines 8 et 52, comparativement à 56 (22,8 %) dans le groupe placebo.
À la semaine 8 et à la semaine 52, une réponse clinique a été obtenue chez 50,4 % (125/248) et 30,2 % (75/248) des sujets du groupe adalimumab injectable et chez 34,6 % (85/246) et 18,3 % (45/246) des sujets du groupe placebo, respectivement, avec une différence entre les traitements de 15,9 % (IC à 95 % : 7,0 à 24,2) et de 11,9 % (IC à 95 % : 4,3 à 19,2), respectivement. Le maintien de la réponse clinique (à la fois à la semaine 8 et à la semaine 52) a été obtenu chez 23,8 % (59/248) des sujets du groupe adalimumab injectable et chez 12,2 % (30/246) de ceux du groupe placebo, avec une différence de 11,6 % entre les traitements (IC à 95 % : 4,7 à 18,1).
La cicatrisation de la muqueuse (amélioration au niveau de la muqueuse objectivée à l’endoscopie) aux semaines 8 et 52 a été obtenue chez 41,1 % (102/248) et 25,0 % (62/248) des sujets du groupe adalimumab injectable et chez 31,7 % (78/246) et 15,4 % (38/246) de ceux du groupe placebo, avec une différence entre les traitements de 9,4 % (IC à 95 % : 0,8 à 17,6) et de 9,6 % (IC à 95 % : 2,3 à 16,4), respectivement. Le maintien de la cicatrisation de la muqueuse (à la fois à la semaine 8 et à la semaine 52) a été obtenu chez 18,5 % (46/248) des sujets du groupe adalimumab injectable et chez 10,6 % (26/246) de ceux du groupe placebo, avec une différence de 8,0 % entre les traitements (IC à 95 % : 1,6 à 14,0).
Dans le groupe adalimumab injectable, 13,3 % (20/150) des sujets qui prenaient des corticostéroïdes au début de l’étude ont pu interrompre leur corticothérapie avant la semaine 52 et obtenir une rémission à la semaine 52, comparativement à 5,7 % (8/140) dans le groupe placebo.
Tableau 41. Études M06-826 et M06-827 : Résumé des résultats relatifs au paramètre d’évaluation principal, aux paramètres d’évaluation principaux conjoints ordonnés et aux paramètres d’évaluation secondaires ordonnés
| Analysea | Placebo | Adalimumab injectable 160/80/40 | Différence entre les traitements (IC à 95 %) |
| Étude M06-826 | N = 130 | N = 130 | |
| Paramètre d’évaluation principal | |||
| Rémission clinique à la semaine 8 | 9,2 % | 18,5 %* | 9,2 (0,9 à 17,6) |
| Étude M06-827 | N = 246 | N = 248 | |
| Paramètres d’évaluations principaux conjoints ordonnés |
- 1. Rémission à la semaine 8
- 2. Rémission à la semaine 52
9,3 % 8,5 % | 16,5 %* 17,3 %* | 7,2 (1,2 à 12,9) 8,8 (2,8 à 14,5) |
Remarque : D’après la méthode de l’imputation des valeurs aux non-répondeurs, toutes les valeurs manquantes relatives à la rémission ont été considérées comme une absence de rémission. Les sujets qui sont passés directement au traitement avec l’adalimumab en mode ouvert ont été considérés comme n’ayant pas obtenu de rémission au moment du passage à ce traitement et après. Rémission clinique d’après le score Mayo : score Mayo ≤ 2 sans sous-score individuel > 1. Le score Mayo comprend 4 sous-scores (sous-scores pour la fréquence des selles, les rectorragies, les résultats à l’endoscopie et l’évaluation globale par le médecin). Les scores Mayo vont de 0 à 12. * p < 0,05 pour l’adalimumab injectable, comparativement au placebo, d’après la comparaison par paires des proportions entre l’adalimumab injectable et le placebo. | ||
Dans le sous-groupe de patients de l’étude M06-827 ayant déjà reçu des anti-TNF, la différence entre les traitements relative au taux d’induction d’une rémission clinique était inférieure à ce que l’on a observé dans l’ensemble de la population à l’étude, et la différence entre les traitements pour l’obtention du maintien de la rémission clinique et d’une rémission clinique à la semaine 52 semblait être similaire à ce que l’on a observé dans l’ensemble de la population à l’étude.
Hidradénite suppurée
L’innocuité et l’efficacité de l’adalimumab injectable ont été évaluées dans le cadre de deux études comparatives avec placebo, à double insu et à répartition aléatoire, menées chez des adultes atteints d’hidradénite suppurée modérément à fortement évolutive qui n’avaient pas répondu de façon satisfaisante ou qui présentaient une intolérance à un traitement antibiotique à action générale ou chez qui ce type de traitement était contre-indiqué. Les patients ayant participé à ces deux études étaient atteints d’hidradénite suppurée de stade II ou III selon la classification de Hurley et présentaient au moins 3 abcès ou nodules inflammatoires. Le Tableau 42 résume les études cliniques menées chez des patients atteints d’hidradénite suppurée modérément à fortement évolutive.
Tableau 42. Résumé des études cliniques évaluant l’innocuité et l’efficacité de l’adalimumab injectable dans le traitement de l’hidradénite suppurée
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe |
| (n) | (plage) | (% de femmes) | |||
| M11-313 (PIONEER I) | Comparative avec placebo, à double insu, à répartition aléatoire, 2 périodes de traitement | Période A – 12 semaines Adalimumab injectable, 160 mg à la semaine 0, 80 mg à la semaine 2, puis 40 mg q 1 sem. de la semaine 4 à la semaine 11; Placebo Période B – 24 semaines Adalimumab injectable, 40 mg q 1 sem.; Adalimumab injectable, 40 mg q 2 sem.; Placebo Sous-cutanée 36 semaines | 307 | 37,0 (18 à 67) | 63,8 |
| M11-810 (PIONEER II) | Comparative avec placebo, à double insu, à répartition aléatoire, 2 périodes de traitement | Période A – 12 semaines Adalimumab injectable, 160 mg à la semaine 0, 80 mg à la semaine 2, puis 40 mg q 1 sem. de la semaine 4 à la semaine 11; Placebo Période B – 24 semaines Adalimumab injectable, 40 mg q 1 sem.; Adalimumab injectable, 40 mg q 2 sem.; Placebo Sous-cutanée 36 semaines | 326 | 35,5 (18 à 69) | 67,8 |
| Définitions : q 1 sem. = toutes les semaines; q 2 sem. = toutes les 2 semaines | |||||
Description des études cliniques
Les 2 études comprenaient une période de traitement initiale à double insu d’une durée de 12 semaines (période A) et une période de traitement subséquente à double insu d’une durée de 24 semaines (période B). Pendant la période A, les patients ont reçu un placebo ou l’adalimumab injectable à raison d’une dose initiale de 160 mg la semaine 0, de 80 mg la semaine 2 et de 40 mg q 1 sem. à compter de la semaine 4 et jusqu’à la semaine 11. Après 12 semaines de traitement, les patients qui avaient reçu l’adalimumab injectable pendant la période A ont été à nouveau répartis aléatoirement au début de la période B dans l’un des 3 groupes de traitement possibles, soit adalimumab injectable à raison de 40 mg q 1 sem., adalimumab injectable à raison de 40 mg q 2 sem. ou un placebo, de la semaine 12 à la semaine 35. Pendant la période B, les patients affectés aléatoirement au groupe recevant le placebo pendant la période A ont reçu l’adalimumab injectable à raison de 40 mg q 1 sem. (étude M11-313) ou un placebo (étude M11-810) à l’insu. La répartition aléatoire effectuée à la période A dans le cadre des deux études était fonction du stade de Hurley initial (II ou III). Le stade de Hurley d’un sujet correspondait au stade de Hurley le moins bon parmi toutes les régions anatomiques touchées. La prise concomitante d’antibiotiques au début de l’étude (oui ou non) est un autre facteur pris en considération lors de la répartition aléatoire dans le cadre de l’étude M11-810.
Le principal paramètre d’évaluation des deux études était l’obtention d’une réponse HiSCR (hidradenitis suppurativa clinical response ou réponse clinique au traitement de l’hidradénite suppurée) à la semaine 12. La réduction des lésions inflammatoires et la prévention de l’aggravation des abcès et des fistules avec écoulement ont été évaluées au moyen de la réponse HiSCR (qui se définit comme une réduction d’au moins 50 % du nombre total d’abcès et de nodules inflammatoires, sans augmentation du nombre d’abcès et de fistules avec écoulement, par rapport au nombre initial). L’atténuation de la douleur cutanée attribuable à l’hidradénite suppurée a été évaluée à l’aide d’une échelle d’évaluation numérique à 11 points chez les patients ayant obtenu un score initial d’au moins 3 au moment de leur admission à l’étude.
La majorité des patients étaient de sexe féminin, obèses (≥ 90 kg, IMC ≥ 30), fumeurs et atteints d’hidradénite suppurée depuis plus de 9 ans. Leur score moyen de Sartorius modifié s’élevait à 131,6, le nombre total d’abcès et de nodules inflammatoires était de 12,8 et le nombre de fistules avec écoulement, de 3,8.
Les patients qui participaient aux études M11-313 et M11-810 ont eu la possibilité de participer à une étude de prolongation ouverte, l’étude M12-555, dans le cadre de laquelle l’adalimumab injectable a été administré à raison de 40 mg q 1 sem. L’étude M12-555 visait à déterminer l’innocuité, la tolérabilité et l’efficacité à long terme de l’adalimumab injectable chez des sujets atteints d’hidradénite suppurée modérément à fortement évolutive, pendant une période d’au moins 60 semaines.
Les patients ont utilisé quotidiennement un nettoyant antiseptique topique tout au long des 3 études.
Résultats des études
Réponses cliniques
Études M11-313 et M11-810
Pendant la période A des études M11-313 et M11-810 effectuées chez des patients atteints d’hidradénite suppurée modérément à fortement évolutive, une proportion plus grande et statistiquement significative de patients ayant reçu l’adalimumab injectable à raison de 40 mg q 1 sem. a obtenu réponse HiSCR à la semaine 12, comparativement aux patients du groupe placebo. Les résultats sont illustrés au Tableau 43.
Tableau 43. Réponse clinique à la semaine 12 (études M11-313 et M11-810)
| Paramètre | M11-313 (PIONEER I) | M11-810 (PIONEER II) |
| Placebo | Adalimumab injectable 40 mg q 1 sem. | |
| Placebo | Adalimumab injectable 40 mg q 1 sem. | |
| Réponse HiSCR | ||
N = 154 40 (26,0 %) | N = 153 64 (41,8 %) | |
N = 163 45 (27,6 %) | N = 163 96 (58,9 %) | |
| Différence (IC à 95 %)a | 15,9 % (5,3 % à 26,5 %) | 31,5 % (20,7 % à 42,2 %) |
| Valeur de pb | 0,003 | < 0,001 |
Définitions : q 1 sem. = toutes les semaines; HiSCR = Hidradenitis suppurativa clinical response (réponse clinique au traitement de l’hidradénite suppurée); IC = intervalle de confiance | ||
À la semaine 12, une proportion significativement plus élevée de patients traités avec l’adalimumab injectable dans le cadre de l’étude M11-810 a obtenu une réduction d’au moins 30 % de la douleur cutanée attribuable à l’hidradénite suppurée, comparativement aux patients du groupe placebo (45,7 % vs 20,7 %, p < 0,001); cette différence n’a pas été significative dans le cadre de l’étude M11-313 (27,9 % vs 24,8 %, p = 0,628). Pendant la période de traitement initiale de 12 semaines de l’étude M11-313, 13,7 % des patients traités avec l’adalimumab injectable ont présenté des poussées de la maladie, comparativement à 35,7 % des patients du groupe placebo. Dans le cadre de l’étude M11-810, 11,0 % des patients traités avec l’adalimumab injectable et 35,0 % des patients du groupe placebo ont présenté des poussées de la maladie.
Chez les patients affectés aléatoirement au traitement avec l’adalimumab injectable pendant la période A qui ont obtenu une réponse HiSCR à la semaine 12 et qui ont de nouveau été répartis aléatoirement pour recevoir l’adalimumab injectable q 1 sem. (n = 52), l’adalimumab injectable q 2 sem. (n = 52) ou un placebo (n = 53), 24 patients (46,2 %), 22 patients (42,3 %) et 32 patients (60,4 %) ont arrêté le traitement avant la semaine 36, respectivement; 17 patients (32,7 %), 20 patients (38,5 %) et 27 patients (50,9 %) ont arrêté le traitement à l’étude, principalement en raison d’une perte de réponse telle que définie dans le protocole.
Chez les patients qui ont obtenu une réponse au moins partielle à la semaine 12 (réduction ≥ 25 % du nombre total d’abcès et de nodules inflammatoires) après avoir reçu l’adalimumab injectable à raison de 40 mg q 1 sem., le pourcentage de patients à avoir obtenu une réponse HiSCR à la semaine 24 a été de 57,1 % dans le groupe traité avec l’adalimumab injectable à raison de 40 mg q 1 sem., de 51,4 % dans celui traité avec l’adalimumab injectable à raison de 40 mg q 2 sem. et de 32,9 % dans le groupe placebo. À la semaine 36, ces pourcentages s’élevaient à 55,7 % dans le groupe traité avec l’adalimumab injectable à raison de 40 mg q 1 sem., à 40,0 % dans celui traité avec l’adalimumab injectable à raison de 40 mg q 2 sem. et à 30,1 % dans le groupe placebo.
Psoriasis en plaques
L’innocuité et l’efficacité de l’adalimumab injectable ont été évaluées dans le cadre d’études comparatives bien conçues à répartition aléatoire et à double insu menées chez plus de 1 600 patients de 18 ans et plus atteints de psoriasis en plaques chronique modéré à grave et candidats à un traitement à action générale ou à une photothérapie.
Le Tableau 44 résume les études cliniques comparatives ayant été menées chez des patients atteints de psoriasis en plaques modéré à grave.
Tableau 44. Résumé des études cliniques comparatives étayant l’innocuité et l’efficacité de l’adalimumab injectable dans le traitement du psoriasis
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe |
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe |
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe |
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe |
| (n) | (plage) | (% de femmes) | |||
| (n) | (plage) | (% de femmes) | |||
| (n) | (plage) | (% de femmes) | |||
| (n) | (plage) | (% de femmes) | |||
M03-656 (Ps I) | Phase A : Période de traitement à double insu et comparative avec placebo menée chez des patients atteints de psoriasis en plaques chronique modéré à grave (score à l’indice PASI ≥ 12, surface corporelle atteinte ≥ 10 %); les patients ont reçu, selon une répartition aléatoire (2:1), soit l’adalimumab injectable, soit le placebo Phase B : Période de traitement ouverte; tous les patients ayant obtenu une réponse PASI ≥ 75 à la semaine 16 ont reçu l’adalimumab injectable | Dose initiale Adalimumab injectable, 80 mg | |||
| Phase C : Période de traitement à double insu et comparative avec placebo; les patients ayant maintenu une réponse PASI ≥ 75 à la semaine 33 et ayant reçu le traitement actif pendant la phase A de l’étude ont reçu, selon une répartition aléatoire (1:1), soit l’adalimumab injectable, soit le placebo | Sous-cutanée 52 semaines | ||||
Phase A – 16 semaines Adalimumab injectable, 40 mg q 2 sem. | 814 | 44,1 ± 13,2 | 32,9 | ||
| Placebo | 398 | 45,4 ± 13,4 | 35,4 | ||
Phase B – 17 semaines Adalimumab injectable, 40 mg q 2 sem. | 606 | 43,9 ± 13,2 | 30,7 | ||
Phase C – 19 semaines Adalimumab injectable, 40 mg q 2 sem. | 250 | 44,3 ± 13,0 | 29,6 | ||
| Placebo | 240 | 43,4 ± 13,2 | 25,4 | ||
M04-716 (Ps II) | Multicentrique à répartition aléatoire, à double insu, à double placebo et comparative avec placebo et traitement de référence menée chez des patients atteints de psoriasis en plaques modéré à grave (score à l’indice PASI ≥ 10, surface corporelle atteinte ≥ 10 %) qui étaient candidats à un traitement à action générale ou à une photothérapie et qui n’avaient pas répondu de façon satisfaisante à un traitement topique | Adalimumab injectable, 80 mg suivis de 40 mg q 2 sem. | 108 | 42,9 ± 12,6 | 35,2 |
| Placebo | 53 | 40,7 ± 11,4 | 34,0 | ||
MTX en capsules (de 7,5 à 25,0 mg) | 110 | 41,6 ± 12,0 | 33,6 | ||
Sous-cutanée et orale 16 semaines | |||||
M02-528 (Ps III) | Multicentrique à répartition aléatoire, à double insu et comparative avec placebo évaluant diverses posologies d’adalimumab chez des patients atteints de | Adalimumab injectable, 80 mg suivis de 40 mg q 2 sem. | 45 | 45,8 ± 11,6 | 28,9 |
| psoriasis en plaques modéré à grave (surface corporelle atteinte ≥ 5 %) n’ayant pas répondu de façon satisfaisante à un traitement topique | Sous-cutanée 12 semaines | ||||
| Adalimumab injectable, 80 mg suivis de 40 mg q 1 sem. | 50 | 43,8 ± 13,3 | 34,0 | ||
| Placebo | 52 | 43,3 ± 13,1 | 34,6 | ||
M13-674 (Ps IV) | Phase A : Période de traitement à double insu et comparative avec placebo menée chez des patients atteints de psoriasis unguéal modéré à grave (atteinte modérée ou plus grave selon l’évaluation globale du médecin et l’évaluation globale du psoriasis unguéal par le médecin; un score mNAPSI pour l’ongle cible ≥ 8 avec une surface corporelle atteinte ≥ 10 % ou un score mNAPSI pour l’ongle cible ≥ 8 avec un score total mNAPSI ≥ 20 et une surface corporelle atteinte ≥ 5 %); les patients ont reçu, selon une répartition aléatoire (1:1), soit l’adalimumab injectable, soit le placebo Phase B : Période de traitement ouverte; tous les patients ont reçu l’adalimumab injectable | Phase A – 26 semaines Adalimumab injectable, 80 mg suivis de 40 mg q 2 sem. Placebo Phase B – 26 semaines Adalimumab injectable, 40 mg q 2 sem. Sous-cutanée 52 semaines | 217 | 46,7 ± 12,0 | 15,7 |
| Définitions : q 1 sem. = toutes les semaines; q 2 sem. = toutes les 2 semaines; MTX = méthotrexate; PASI : indice de l’étendue et de la gravité du psoriasis (Psoriasis Area and Severity Index); mNAPSI = indice modifié de la gravité du psoriasis unguéal (Modified Nail Psoriasis Severity Index) | |||||
Dans tous les groupes de traitement de l’étude M03-656, le score moyen à l’indice de l’étendue et de la gravité du psoriasis (PASI) était de 18,9 et les lésions étaient modérées (52,6 %), graves (41,3 %) ou très graves (6,1 %) selon l’évaluation globale du médecin pour tous les groupes de traitement.
Dans tous les groupes de traitement de l’étude M04-716, le score moyen à l’indice PASI était de 19,7 et les lésions étaient légères (0,4 %), modérées (47,8 %), graves (45,6 %) ou très graves (6,3 %) selon l’évaluation globale du médecin pour tous les groupes de traitement.
Les patients qui ont participé à toutes les études de phase II et de phase III étaient admissibles à l’étude de prolongation ouverte sur l’adalimumab injectable administré pendant une période additionnelle d’au moins 108 semaines. Durant cette étude de prolongation ouverte, 1 468 patients ont reçu au moins une dose d’adalimumab injectable. De ce nombre, 1 018 (69 %) ont reçu l’adalimumab pendant une période d’au moins 108 semaines. Certains patients de l’étude M03-656 qui ont participé à l’étude de prolongation ouverte ont pu recevoir le traitement avec l’adalimumab injectable pendant une période continue de 160 semaines durant la 1re partie de l’étude de prolongation. Des 233 patients de l’étude M03-656 admissibles à l’étude de prolongation ouverte, 183 (79 %) ont reçu le traitement avec l’adalimumab injectable pendant une période de 160 semaines à compter de la 1re dose d’adalimumab injectable de l’étude M03-656 jusqu’à la fin de la 1re partie de l’étude de prolongation.
Résultats des études
Réponse clinique
Dans les études M03-656, M04-716 et M02-528, le principal paramètre d’évaluation était l’obtention d’une réponse PASI 75 (diminution du score à l’indice PASI d’au moins 75 % par rapport aux valeurs de départ) à la semaine 16 pour les études M03-656 et M04-716 et à la semaine 12 pour l’étude M02-528. Les autres paramètres évalués dans le cadre de ces études étaient l’état des lésions selon l’évaluation globale du médecin et les autres réponses PASI.
Dans le cadre de l’étude M03-656, il y avait un 2e paramètre d’évaluation principal, soit la perte de réponse satisfaisante après la semaine 33 et avant ou pendant la semaine 52. On considérait que le patient ne répondait plus de façon satisfaisante au traitement s’il présentait une amélioration de moins de 50 % à l’indice PASI par rapport aux valeurs de départ et une augmentation d’au moins 6 points à l’indice PASI par rapport à la semaine 33.
Dans l’étude M03-656, la réponse au traitement avec l’adalimumab injectable a été rapide et on a observé des améliorations significativement supérieures comparativement au groupe placebo pour ce qui est du pourcentage moyen d’amélioration du score PASI, des taux de réponse PASI 75 et 90, et du taux de patients dont les lésions étaient « disparues ou minimes », selon l’évaluation globale du médecin à la semaine 4, la 1re visite de l’étude (toutes les valeurs de p < 0,001, comparativement au placebo).
Dans le cadre des études M03-656 et M04-716, plus de patients ont présenté une diminution du score PASI d’au moins 75 % par rapport aux valeurs de départ à la semaine 16 dans le groupe adalimumab injectable, comparativement au groupe placebo (Tableau 45 et Tableau 46). Les patients qui prenaient l’adalimumab injectable ont aussi présenté des résultats supérieurs à ceux des patients qui recevaient le placebo pour d’autres paramètres cliniques pertinents : réponse PASI 90, réponse PASI 100 (correspond à la disparition complète des lésions cutanées psoriasiques) et taux de patients dont les lésions étaient « disparues ou minimes » selon l’évaluation globale du médecin.
Dans l’étude M04-716, les patients ayant reçu l’adalimumab injectable, selon une répartition aléatoire, ont présenté des résultats supérieurs aux patients du groupe méthotrexate pour les paramètres suivants : réponses PASI 75, PASI 90 et PASI 100 et taux de patients dont les lésions étaient « disparues ou minimes » selon l’évaluation globale du médecin.
Tableau 45. Étude M03-656 – Résultats relatifs à l’efficacité à la semaine 16 (pourcentage de patients)
| Réponse | Placebo | Adalimumab injectable, 40 mg q 2 sem. | ||
| N = 398 | N = 814 | |||
| ≥ PASI 75 | 6,5 % | 70,9 %a | ||
| ≥ PASI 90 | 1,8 % | 45,0 %a | ||
| PASI 100 | 0,8 % | 20,0 %a | ||
| ÉGM : lésions disparues ou minimes | 4,3 % | 62,2 %a | ||
a p < 0,001, pour l’adalimumab injectable, comparativement au placebo Définitions : q 2 sem. = toutes les 2 semaines; PASI = indice de l’étendue et de la gravité du psoriasis; ÉGM = évaluation globale par le médecin | ||||
Tableau 46. Étude M04-716 – Résultats relatifs à l’efficacité à la semaine 16 (pourcentage de patients)
| Réponse | Placebo N = 53 | MTX N = 110 | Adalimumab injectable, 40 mg q 2 sem. N = 108 | |||
| ≥ PASI 75 | 18,9 % | 35,5 % | 79,6 %a,b | |||
| ≥ PASI 90 | 11,3 % | 13,6 % | 51,9 %a,b | |||
| PASI 100 | 1,9 % | 7,3 % | 16,7 %c,d | |||
| ÉGM : lésions disparues ou minimes | 11,3 % | 30,0 % | 73,1 %a,b | |||
a p < 0,001, pour l’adalimumab injectable, comparativement au placebo b p < 0,001, pour l’adalimumab injectable, comparativement au MTX c p < 0,01, pour l’adalimumab injectable, comparativement au placebo d p < 0,05, pour l’adalimumab injectable, comparativement au MTX | ||||||
Définitions : q 2 sem. = toutes les 2 semaines; MTX = méthotrexate; PASI = indice de l’étendue et de la gravité du psoriasis; ÉGM = évaluation globale par le médecin
Les taux de réponses PASI 75, PASI 90 et PASI 100 de la semaine 0 à la semaine 24 de l’étude M03-656 sont présentés à la Figure 5.
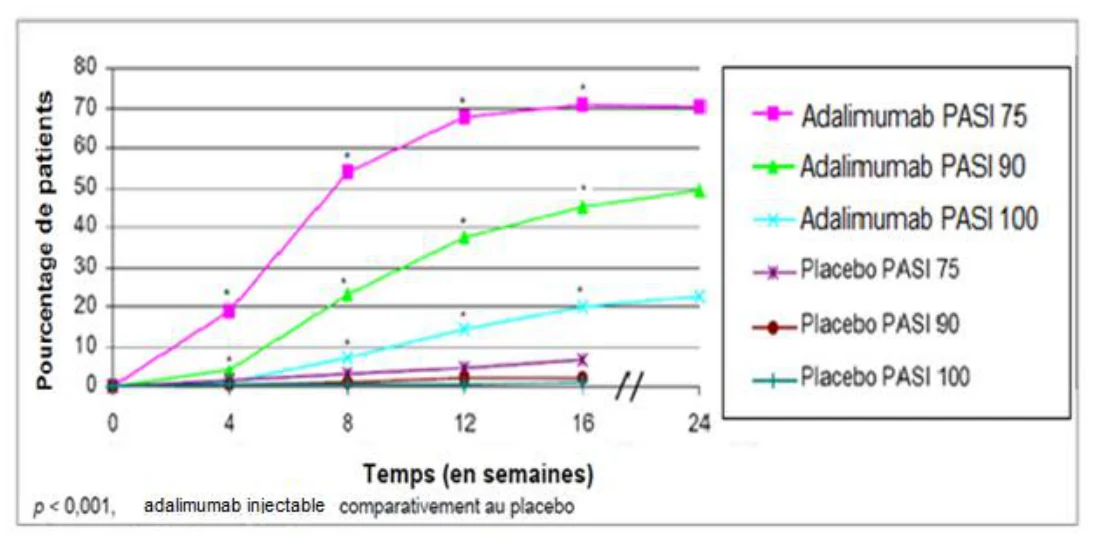
Figure 5. Étude M03-656 – Taux de réponse de la semaine 0 à la semaine 24
Les résultats de l’étude M02-528 ont confirmé l’efficacité de l’adalimumab injectable démontrée dans le cadre des études M03-656 et M04-716.
Dans le cadre de l’étude M03-656, les patients qui présentaient une réponse PASI 75 et qui ont continué à recevoir l’adalimumab injectable à la semaine 33, selon une deuxième répartition aléatoire, étaient moins susceptibles de cesser de répondre de façon satisfaisante au traitement avant ou pendant la semaine 52, comparativement aux patients qui présentaient une réponse PASI 75, mais qui ont reçu le placebo à partir de la semaine 33 (4,9 %, comparativement à 28,4 %; p < 0,001).
Un nombre total de 233 patients ayant obtenu une réponse PASI 75 à la semaine 16 et à la semaine 33 ont reçu l’adalimumab injectable de façon continue pendant une période de 52 semaines dans l’étude M03-656 puis ont continué à recevoir l’adalimumab injectable durant l’étude de prolongation ouverte. La proportion de patients qui ont obtenu une disparition complète des lésions cutanées (réponse PASI 100) s’est généralement maintenue jusqu’à la semaine 108 (31,8 % au début de l’étude de prolongation ouverte [n = 74/233]; 30,1 % à la semaine 108 [n = 69/229] [total de 160 semaines]).
Un nombre total de 94 patients ont été répartis de façon aléatoire pour recevoir l’adalimumab injectable dans l’étude M04-716 et ont continué à recevoir l’adalimumab injectable dans l’étude de prolongation ouverte. La proportion de patients dont la réponse PASI 75 s’est maintenue après une période additionnelle de 108 semaines de traitement ouvert était de 58,1 % (n = 54/93) (total de 124 semaines).
Un nombre total de 347 patients dont la réponse au traitement était stable ont participé à une évaluation de l’interruption et de la reprise du traitement dans le cadre d’une étude de prolongation ouverte. Le temps médian écoulé avant la récidive (lésions devenues « modérées » ou plus graves selon l’évaluation globale du médecin) était d’environ 5 mois (IC à 95 % [127 à 146 jours]). Aucun de ces patients n’a connu de phénomène de rebond durant la période d’interruption du traitement. Un total de
76,5 % (218/285) des patients qui ont participé à la phase de reprise du traitement ont répondu au traitement (lésions « disparues » ou « minimes » selon l’évaluation globale du médecin) après 16 semaines de traitement, soit, 69,1 % (123/178) des patients qui ont eu une récidive et 88,8 % (95/107) des patients qui n’ont pas eu une récidive durant la période d’interruption du traitement.
Dans l’étude de prolongation ouverte, on a augmenté la dose de 40 mg toutes les 2 semaines à 40 mg toutes les semaines chez 349 patients sur 1 256 (27,8 %), à cause d’une amélioration de moins de 50 % à l’indice PASI, puis on a évalué leur réponse 12 semaines après l’augmentation de la dose, et 93 patients sur 349 (26,6 %) ont obtenu une réponse PASI 75.
Aucune étude clinique n’a porté sur l’efficacité et l’innocuité de l’adalimumab injectable chez les patients atteints de rhumatisme psoriasique accompagné à la fois d’arthrite évolutive et de psoriasis modéré à grave.
L’étude M13-674 visait à évaluer la proportion de patients chez qui les lésions psoriasiques unguéales étaient « disparues » ou « minimes », d’après une amélioration d’au moins 2 points à l’échelle de 1 à 5 de l’évaluation globale du psoriasis unguéal par le médecin et d’une amélioration d’au moins 75 % du score à l’indice modifié de la gravité du psoriasis unguéal (mNAPSI ou Modified Nail Psoriasis Severity Index) à la semaine 26. À la semaine 26, une proportion de patients significativement plus élevée sur le plan statistique dans le groupe adalimumab injectable a obtenu une réponse selon le paramètre « évaluation globale du psoriasis unguéal par le médecin » et a obtenu une amélioration d’au moins 75 % du score à l’indice mNAPSI (réponse mNAPSI 75), comparativement aux patients du groupe placebo (Tableau 47).
Tableau 47. Étude M13-674 sur le psoriasis unguéal – Résultats relatifs à l’efficacité à la semaine 26
| Réponse | Placebo | Adalimumab injectable, 40 mg q 2 sem. | ||
| N = 108 | N = 109 | |||
| Lésions psoriasiques unguéales disparues ou minimes et amélioration ≥ 2 points selon l’évaluation globale du psoriasis unguéal par le médecin | 6,9 % | 48,9 %a,b | ||
| Réponse mNAPSI 75 ou supérieure | 3,4 % | 46,6 %a,b | ||
a p < 0,001 pour l’adalimumab injectable, comparativement au placebo b Dans toutes les strates, la valeur de p a été calculée à partir du test de Cochran-Mantel-Haenszel, après ajustement pour tenir compte des strates. En présence d’une fréquence de zéro, les strates ont été abandonnées et la valeur de p a été calculée selon le test du chi carré (ou le test du chi carré ajusté selon la méthode de Campbell [2007] si l’on prévoit un nombre < 5 dans une cellule). | ||||
Qualité de vie
Plusieurs méthodes ont servi à évaluer les résultats du traitement du point de vue des patients. Dans le cadre des études M03-656 et M04-716, la qualité de vie a été évaluée à l’aide de l’indice dermatologique de la qualité de vie (DLQI) pour le psoriasis.
Dans l’étude M03-656, les patients qui recevaient l’adalimumab injectable ont présenté une amélioration considérable sur le plan clinique pour ce qui est du score total à l’indice DLQI, de la gravité de la maladie, de la douleur et des démangeaisons aux semaines 4 et 16, comparativement aux patients du groupe placebo. Cette amélioration du DLQI s’est maintenue jusqu’à la semaine 52.
À la semaine 16 de l’étude M04-716, les patients qui recevaient l’adalimumab injectable ont présenté une amélioration considérable sur le plan clinique pour ce qui est du score total à l’indice DLQI, de la gravité de la maladie et des démangeaisons, comparativement aux patients qui recevaient le placebo ou le méthotrexate, et pour ce qui est de la douleur, comparativement aux patients du groupe placebo.
Dans l’étude M03-656, le questionnaire Short Form Health Survey (SF-36) a été utilisé pour évaluer la qualité de vie générale liée à la santé. Les patients traités avec l’adalimumab injectable ont obtenu une amélioration significativement supérieure pour ce qui est du score au sommaire des aspects physiques et du score au sommaire des aspects mentaux du questionnaire.
Uvéite
L’innocuité et l’efficacité de l’adalimumab injectable ont été évaluées dans le cadre de deux études comparatives avec placebo, à répartition aléatoire et à double insu (M10-877 et M10-880) et d’une étude de prolongation ouverte toujours en cours (M11-327) menées chez des patients adultes atteints de formes non infectieuses d’uvéite intermédiaire, d’uvéite postérieure ou de panuvéite (également appelée uvéite non infectieuse touchant le segment postérieur de l’œil), excluant les patients atteints d’uvéite antérieure isolée. Les patients ont reçu un placebo ou l’adalimumab injectable à une dose initiale de 80 mg suivis de 40 mg toutes les 2 semaines, une semaine après la dose initiale. Des doses stables concomitantes d’immunosuppresseurs non biologiques étaient permises.
Le Tableau 48 résume les études cliniques comparatives et de prolongation ouverte ayant été menées chez des patients atteints d’uvéite.
Tableau 48. Résumé des études cliniques étayant l’innocuité et l’efficacité de l’adalimumab injectable chez des patients atteints d’uvéite
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe |
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude | Âge moyen | Sexe |
| (n) | (plage) | (% de femmes) | |||
| (n) | (plage) | (% de femmes) | |||
| M10-877 (VISUAL I) | Multicentrique, à répartition aléatoire, à double insu et comparative avec placebo | Adalimumab injectable, dose de départ de 80 mg suivie de 40 mg q 2 sem. à compter de la semaine 1 | 110 | 42,7 ± 15,6 (18 à 81) | 53,6 |
| Placebo | 107 | 42,6 ± 14,2 (18 à 79) | 60,7 | ||
Sous-cutanée Jusqu’à 80 semaines | |||||
| M10-880 (VISUAL II) | Multicentrique, à répartition aléatoire, à double insu et comparative avec placebo | Adalimumab injectable, dose de départ de 80 mg suivie de 40 mg q 2 sem. à compter de la semaine 1 | 115 | 42,9 ± 12,9 (18 à 75) | 57,4 |
| Placebo | 111 | 42,2 ± 13,98 (20 à 29) | 64,9 | ||
Sous-cutanée Jusqu’à 80 semaines | |||||
M11-327 (VISUAL III) | Phase de prolongation ouverte des études comparatives M 10 877 et M 10 880 pour les patients qui avaient abandonné les études initiales parce qu’ils avaient répondu aux critères « d’échec thérapeutique » (sous-groupe présentant une uvéite évolutive) ou qui les avaient terminées sans échec thérapeutique (sous-groupe présentant une uvéite non évolutive) | Adalimumab injectable, 40 mg q 2 sem. | 424 | 43,4 ± 14,1 (19,0 à 81,0) | 58,7 |
Sous-cutanée Jusqu’à 362 semaines | |||||
| Définition : q 2 sem. = toutes les 2 semaines | |||||
Description des études cliniques
Dans les deux études comparatives, le principal paramètre d’évaluation de l’efficacité était le « temps écoulé avant l’échec thérapeutique ». L’échec thérapeutique était défini par une issue à multiples composantes fondée sur des lésions vasculaires choriorétiniennes inflammatoires et/ou rétiniennes inflammatoires, le Tyndall cellulaire de la chambre antérieure, le grade d’opacité du vitré et la meilleure acuité visuelle corrigée.
Dans l’étude M10-877, 217 patients atteints d’une uvéite évolutive malgré une corticothérapie (prednisone par voie orale à une dose de 10 à 60 mg/jour) ont été évalués. Tous les patients ont reçu une dose normalisée de prednisone de 60 mg/jour à leur admission à l’étude, suivie d’un schéma de diminution de dose obligatoire menant à l’arrêt complet de la corticothérapie à la semaine 15.
Dans l’étude M10-880, 226 patients atteints d’une uvéite non évolutive nécessitant une corticothérapie à long terme (prednisone par voie orale à une dose de 10 à 35 mg/jour) au départ pour maîtriser leur maladie ont été évalués. Les patients ont ensuite été soumis à un schéma de diminution de dose obligatoire menant à l’arrêt complet de la corticothérapie à la semaine 19.
L’étude M11-327 visait à évaluer l’innocuité et l’efficacité à long terme de l’adalimumab injectable administré à raison de 40 mg toutes les 2 semaines dans le traitement de l’uvéite dans un contexte où des traitements par des corticostéroïdes ou des immunosuppresseurs pouvaient être, au besoin, instaurés, poursuivis ou arrêtés ou les doses, augmentées ou réduites progressivement.
Résultats des études
Réponses cliniques
Les résultats des deux études ont montré une réduction statistiquement significative du risque d’échec thérapeutique chez les patients traités par adalimumab injectable, comparativement aux patients recevant le placebo (Tableau 49, Figure 6, Figure 7).
Tableau 49. Temps écoulé avant l’échec thérapeutique dans les études sur l’uvéite
Analyse Traitement | N | Échec N (%) | Temps médian écoulé avant l’échec (semaines/mois) | RRIa | IC à 95 % pour le RRIa | Valeur pb | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Temps écoulé avant l’échec thérapeutique la semaine 6 ou après (étude M10-877) | |||||||||||||||
| Analyse primaire (ITT) | |||||||||||||||
| Placebo | 107 | 84 (78,5) | 13,0/3,0 | - | - | - | |||||||||
| Adalimumab injectable | 110 | 60 (54,5) | 24,4/5,6 | 0,50 b | 0,36 à 0,70 b | < 0,001 | |||||||||
| Temps écoulé avant l’échec thérapeutique la semaine 2 ou après (étude M10-880) | |||||||||||||||
| Analyse primaire (ITT) | |||||||||||||||
| Placebo | 111 | 61 (55,0) | 36,1/8,3 | - | - | - | |||||||||
| Adalimumab injectable | 115 | 45 (39,1) | NEc | 0,57 b | 0,39 à 0,84 b | 0,004 | |||||||||
Remarque : L’échec thérapeutique la semaine 6 ou après (étude M10-877) ou la semaine 2 ou après (étude M10-880) a été compté comme un événement. Les abandons dus à d’autres motifs que l’échec thérapeutique ont été censurés au moment de l’abandon. a RRI de l’adalimumab injectable par rapport au placebo dérivé de la régression des hasards proportionnels où le traitement était un facteur. b Valeur p bilatérale dérivée du test de Mantel-Haenszel. c NE = non estimable. Moins de la moitié des sujets à risque a subi un événement. Définitions : RRI = rapport de risque instantané; ITT = intention de traiter | |||||||||||||||
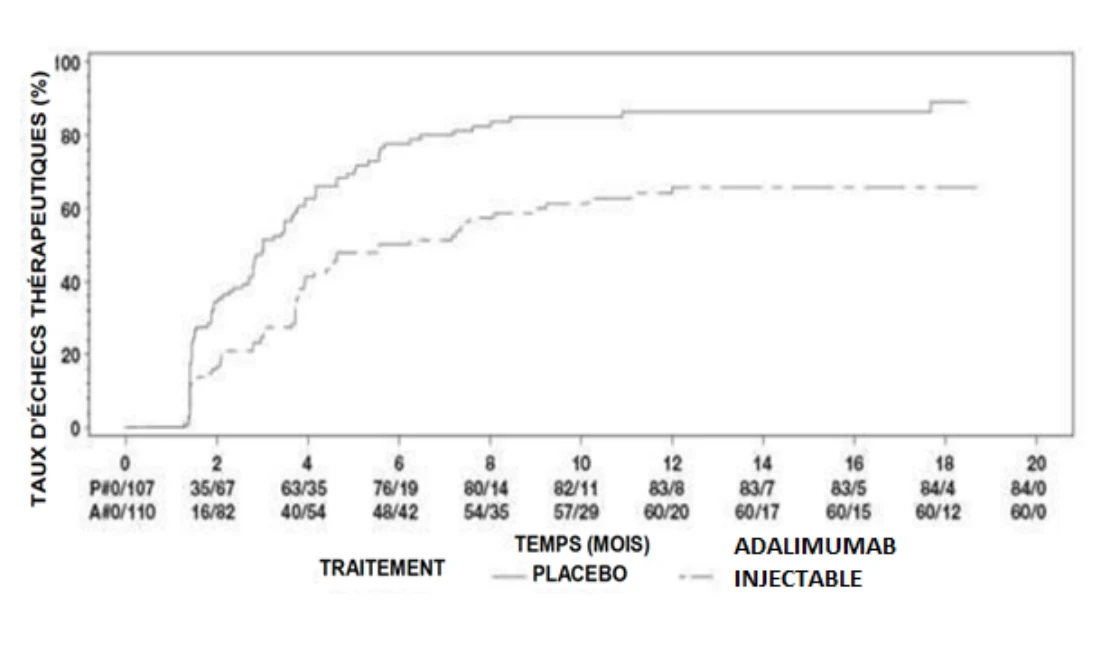
Remarque : P# = placebo (nombre d’événements/nombre à risque); A# = adalimumab injectable (nombre d’événements/nombre à risque)
Figure 6. Courbes de Kaplan-Meier résumant le temps écoulé avant l’échec thérapeutique la semaine 6 ou après (étude M10-877)
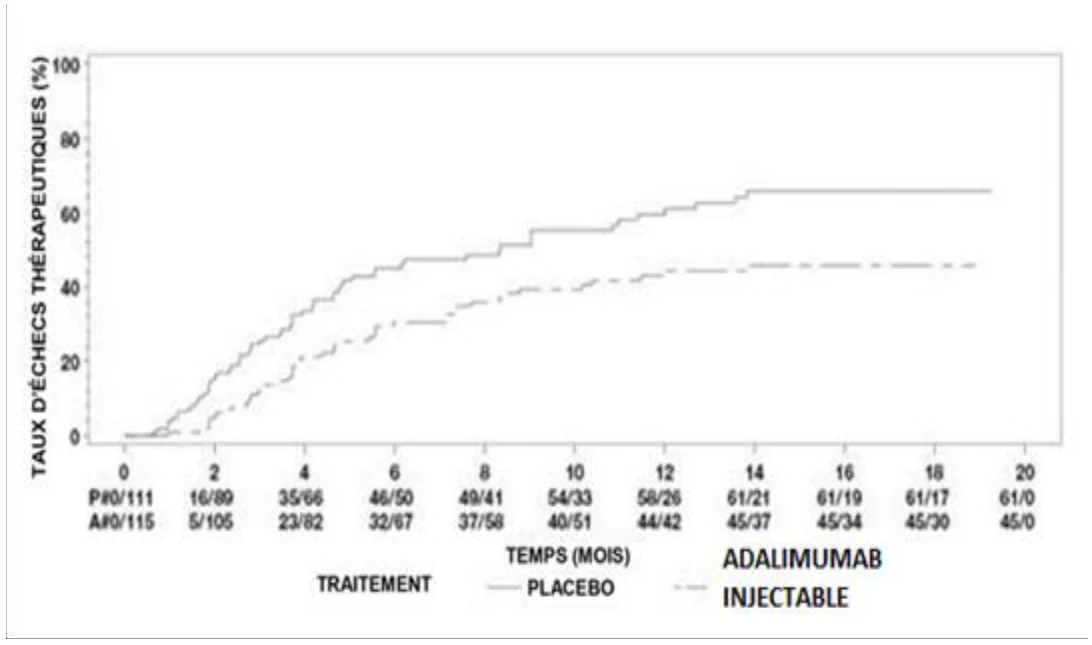
Remarque : P# = placebo (nombre d’événements/nombre à risque); A# = adalimumab injectable (nombre d’événements/nombre à risque)
Figure 7. Courbes de Kaplan-Meier résumant le temps écoulé avant l’échec thérapeutique la semaine 2 ou après (étude M10-880)
Dans les deux études, toutes les composantes du principal paramètre d’évaluation ont contribué de manière cumulative à la différence globale entre les groupes recevant l’adalimumab injectable et le placebo.
Enfants
Arthrite juvénile idiopathique polyarticulaire
L’efficacité et l’innocuité de l’adalimumab injectable ont été évaluées dans le cadre de deux études (études DE038 et M10-444) menées chez des enfants atteints d’arthrite juvénile idiopathique polyarticulaire évolutive ou d’arthrite juvénile idiopathique à évolution polyarticulaire, qui présentaient différents types d’apparition de la maladie (le plus souvent polyarthrite négative ou positive pour le facteur rhumatoïde et oligoarthrite étendue).
Le Tableau 50 résume les études cliniques ayant porté sur l’arthrite juvénile idiopathique polyarticulaire.
Tableau 50. Résumé de l’étude clinique étayant l’innocuité et l’efficacité de l’adalimumab injectable dans le traitement de l’arthrite juvénile idiopathique polyarticulaire
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude (n) | Âge moyen (plage) (ans) | Sexe (% de filles) |
| N° de l’étude | Organisation de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude (n) | Âge moyen (plage) (ans) | Sexe (% de filles) |
DE038 (AJI I) | Comparative avec placebo, multicentrique, à double insu, à répartition aléatoire avec phase de prolongation ouverte | Phase initiale ouverte 24 mg d’adalimumab/m2 de surface corporelle (jusqu’à une dose maximale de 40 mg) par voie sous-cutanée q 2 sem. | 171 | 11,3 ± 3,53 (4 à 17) | 78,9 % |
Phase à double insu 24 mg d’adalimumab/m2 de surface corporelle (jusqu’à une dose maximale de 40 mg) par voie sous-cutanée ou placebo par voie sous-cutanée q 2 sem. | 133 | 11,6 ± 3,61 (4 à 17) | 77,4 % | ||
Phase ouverte à dose d’après le poids corporel 24 mg d’adalimumab/m2 de surface corporelle (jusqu’à une dose maximale de 40 mg) par voie sous-cutanée q 2 sem. | 128 | 12,0 ± 3,59 (4 à 18) | 76,6 % | ||
Phase ouverte à dose fixe 20 mg d’adalimumab par voie sous-cutanée q 2 sem., poids corporel < 30 kg ou | 106 | 13,7 ± 3,82 (6 à 20) | 73,6 % | ||
| 40 mg d’adalimumab par voie sous-cutanée q 2 sem., poids corporel ≥ 30 kg | |||||
| M10-444 (AJI II) | Multicentrique, ouverte | 24 mg d’adalimumab/m2 de surface corporelle (jusqu’à une dose maximale de 20 mg) par voie sous-cutanée q 2 sem. | 32 | 3,04 ± 0,723 (2,0 à 4,6) | 87,5 % |
| Définition : q 2 sem. = toutes les 2 semaines | |||||
Étude DE038
L’innocuité et l’efficacité de l’adalimumab injectable ont été évaluées dans une étude multicentrique à double insu, à répartition aléatoire et à groupes parallèles chez 171 enfants (âgés de 4 à 17 ans au moment de leur inscription) atteints d’arthrite juvénile idiopathique polyarticulaire modérée à grave. Durant la phase initiale ouverte de l’étude, les patients ont été répartis en 2 groupes : patients traités avec le méthotrexate (MTX) et patients ne recevant pas de MTX. Les patients du groupe ne recevant pas de MTX étaient des sujets qui n’avaient jamais reçu de MTX auparavant ou dont le traitement avec le MTX avait été arrêté au moins 2 semaines avant le début de l’étude. Les patients ont continué à prendre des doses stables d’AINS et/ou de prednisone (≤ 0,2 mg/kg/jour ou 10 mg/jour maximum). Durant la phase initiale ouverte, tous les patients ont reçu 24 mg/m2 d’adalimumab injectable (jusqu’à concurrence de 40 mg) toutes les 2 semaines pendant 16 semaines. La distribution des patients selon leur âge et la dose d’adalimumab injectable minimale, médiane et maximale reçue au cours de la phase initiale ouverte est présentée dans le Tableau 51.
Tableau 51. Distribution des patients selon leur âge et la dose d’adalimumab injectable reçue durant la phase initiale ouverte de l’étude
| Groupe d’âge | Nombre de patients au début n (%) | Dose minimale, médiane et maximale |
| 4 à 7 ans | 31 (18,1) | 10, 20 et 25 mg |
| 8 à 12 ans | 71 (41,5) | 20, 25 et 40 mg |
| 13 à 17 ans | 69 (40,4) | 25, 40 et 40 mg |
Les patients qui ont obtenu une réponse ACR-Pédi 30 à la semaine 16 étaient admissibles à la phase à double insu et à répartition aléatoire; ils ont alors reçu soit l’adalimumab injectable à raison de 24 mg/m2 (maximum de 40 mg), soit un placebo, toutes les 2 semaines pour une période additionnelle de 32 semaines, ou jusqu’à une poussée de la maladie. La poussée était définie comme une aggravation égale ou supérieure à 30 % par rapport au début de l’étude pour au moins 3 des 6 critères principaux définissant l’arthrite juvénile idiopathique, la présence d’au moins 2 articulations atteintes et une amélioration supérieure à 30 % pour un de ces 6 critères au maximum.
Après 32 semaines ou à partir de la visite à l’occasion de laquelle une poussée de la maladie a été constatée, les patients étaient autorisés à participer à la phase de prolongation ouverte.
Le principal paramètre d’évaluation de l’efficacité était la proportion de patients du groupe ne recevant pas de MTX ayant présenté une poussée de la maladie dans la phase à double insu. Les paramètres d’évaluation secondaires clés étaient l’analyse et la comparaison des poussées de la maladie à 48 semaines, y compris le temps écoulé avant l’apparition de la poussée (depuis le début de la phase à double insu) chez les patients du groupe ne recevant pas de MTX, le temps écoulé avant l’apparition de la poussée (depuis le début de la phase à double insu) chez les patients traités par le MTX, et la proportion de patients ayant présenté une poussée de la maladie parmi les patients traités par le MTX. Une évaluation clinique des patients a été effectuée au début de l’étude et leur réponse clinique à l’adalimumab injectable a été évaluée aux semaines 2 et 4, puis toutes les 4 semaines jusqu’à la semaine 48 ou jusqu’au retrait précoce, ainsi que pendant toute la phase de prolongation ouverte.
Étude M10-444
L’innocuité et l’efficacité de l’adalimumab injectable ont été évaluées dans une étude multicentrique ouverte chez 32 enfants (âgés de 2 ans à moins de 4 ans ou de 4 ans et plus et pesant moins de 15 kg) atteints d’arthrite juvénile idiopathique polyarticulaire modérément à fortement évolutive. Le principal objectif de l’étude était l’évaluation de l’innocuité. Les patients ont reçu 24 mg/m2 de surface corporelle d’adalimumab injectable jusqu’à une dose maximale de 20 mg toutes les 2 semaines en une dose unique administrée par injection sous-cutanée pendant au moins 24 semaines jusqu’à un maximum de 120 semaines. Durant l’étude, la plupart des sujets ont utilisé du MTX en concomitance, et peu ont déclaré avoir pris des corticostéroïdes ou des AINS.
Résultats de l’étude
Tableau 52. Principaux résultats relatifs à l’efficacité dans l’étude sur l’arthrite juvénile idiopathique polyarticulaire (DE038)
| Strate | Avec méthotrexate | Sans méthotrexate | ||||||||||||||
| Phase | ||||||||||||||||
| Phase initiale ouverte de 16 semaines | ||||||||||||||||
| Réponse ACR-Pédi 30* | 94,1 % (80/85) | 74,4 % (64/86) | ||||||||||||||
| (n/N) | N = 85* | N = 86* | ||||||||||||||
| Double insu | Adalimumab injectable | Placebo | Adalimumab injectable | Placebo | ||||||||||||
| (n = 38) | (n = 37) | (n = 30) | (n = 28) | |||||||||||||
| Poussées à la fin des 32 semaines (n/N) | 36,8 % (14/38) | 64,9 % (24/37) | 43,3 % (13/30) | 71,4 % (20/28)a | ||||||||||||
| Temps médian écoulé avant la survenue d’une poussée | > 32 semaines | 20 semaines | > 32 semaines | 14 semaines | ||||||||||||
a p = 0,031 * N et le taux de réponse ACR-Pédi 30 sont tirés de la phase initiale ouverte précédant la répartition aléatoire pour la phase à double insu. | ||||||||||||||||
Douze patients ont été traités pendant une période de 6 ans ou plus.
Le pourcentage de patients ayant obtenu une réponse ACR-Pédi 30 était plus élevé (94 % vs 74 %) et moins de patients ont présenté des anticorps (5,9 % vs 25,6 %) avec l’association adalimumab injectable + MTX qu’avec l’adalimumab injectable en monothérapie. Par conséquent, il est recommandé d’employer l’adalimumab injectable en association avec du MTX et d’employer l’adalimumab injectable en monothérapie seulement chez les patients chez qui l’emploi du MTX n’est pas approprié.
Hidradénite suppurée chez l’adolescent
Aucune étude clinique n’a été menée chez des adolescents atteints d’hidradénite suppurée. L’efficacité de l’adalimumab dans le traitement des adolescents atteints d’hidradénite suppurée (âgés de 12 à 17 ans pesant 30 kg ou plus) a été prédite par modélisation et simulation pharmacocinétiques et pharmacodynamiques basées sur l’efficacité et la relation exposition-réponse démontrées chez les adultes atteints d’hidradénite suppurée (voir 14.5 Études cliniques - Médicament biologique de référence, Adultes, Hidradénite suppurée).
L’évolution de la maladie, sa physiopathologie et les effets du médicament chez les adolescents devraient être semblables à ce qu’on observe chez les adultes aux mêmes degrés d’exposition. L’innocuité de la dose d’adalimumab recommandée pour la population d’adolescents atteints d’hidradénite suppurée est fondée sur le profil d’innocuité observé dans d’autres indications de l’adalimumab chez les adultes et les enfants à des degrés d’exposition semblables ou supérieurs.
Résultat des études
Sans objet.
Uvéite chez l’enfant
L’innocuité et l’efficacité de l’adalimumab injectable ont été évaluées dans le cadre d’une étude comparative, à double insu et à répartition aléatoire menée chez 90 enfants âgés de 2 ans à moins de 18 ans atteints d’une uvéite antérieure non infectieuse associée à l’arthrite juvénile idiopathique évolutive et dont la maladie s’est révélée réfractaire à un traitement avec le méthotrexate d’une durée d’au moins 12 semaines. Les participants ont été répartis de façon aléatoire selon un rapport de 2:1 (pour recevoir l’adalimumab injectable ou un placebo) et stratifiés par centre. Les patients ont reçu un placebo ou l’adalimumab injectable à raison de 20 mg (poids < 30 kg) ou de 40 mg (poids ≥ 30 kg) toutes les 2 semaines en association avec leur dose habituelle de méthotrexate au début de l’étude pendant une période allant jusqu’à 18 mois. L’administration en concomitance de doses stables de corticostéroïdes à action générale (équivalant à ≤ 0,2 mg/kg/jour de prednisolone) et topiques (maximum de 6 gouttes par jour) était autorisée à l’admission à l’étude, après quoi la posologie des corticostéroïdes topiques devait obligatoirement être réduite (maximum de 2 gouttes par jour) dans les 3 mois.
Le Tableau 53 résume l’étude clinique comparative ayant été menée chez des enfants atteints d’uvéite.
Tableau 53. Résumé de l’étude clinique comparative étayant l’innocuité et l’efficacité de l’adalimumab injectable chez des enfants atteints d’uvéite
| Étude | Organisation de l’étude | Posologie, voie d’administration et durée | Nombre de sujets | Âge moyen | Sexe |
| (n) | (plage) | (% de femmes) | |||
| SYCAMORE | Étude comparative avec placebo et répartition aléatoire menée à double insu. | Adalimumab injectable à dose fixe : 20 mg (poids corporel < 30 kg au début de l’étude) ou 40 mg (poids corporel ≥ 30 kg au début de l’étude) | 60 | 9,07 ± 3,94 (3,04 à 17,97) | 78,3 % |
| Placebo | 30 | 8,56 ± 3,79 (2,57 à 16,9) | 76,7 % | ||
| Administration sous-cutanée toutes les 2 semaines pendant une période pouvant aller à jusqu’à 18 mois |
Description de l’étude clinique
Le principal paramètre d’évaluation de l’efficacité était le « temps écoulé avant l’échec thérapeutique ». Les critères utilisés pour confirmer un échec thérapeutique étaient une aggravation ou une absence soutenue de réduction de l’inflammation oculaire, une réduction partielle de l’inflammation avec l’apparition de comorbidités oculaires soutenues ou l’aggravation de comorbidités oculaires existantes, l’usage de médicaments concomitants non autorisés ou l’interruption du traitement pendant une longue période.
Résultats de l’étude
Réponse clinique
Comparativement au placebo, l’adalimumab injectable a prolongé le temps écoulé avant l’échec thérapeutique (Figure 8 et Tableau 54). Ces résultats sont fondés sur la 2e analyse intermédiaire, qui a été réalisée après que 90 patients sur un échantillon total prévu de 114 ont été répartis de façon aléatoire.
Tableau 54. Résultats de l’analyse du temps écoulé avant l’échec thérapeutique dans l’étude sur l’uvéite chez l’enfant
Traitement/ motif de l’échec | N | Échec n (%) | Temps médian écoulé avant l’échec (semaines)a | RRIb | IC à 99,9 % pour le RRIb,c | Valeur pc,d | |||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Traitement/ motif de l’échec | N | Échec n (%) | Temps médian écoulé avant l’échec (semaines)a | RRIb | IC à 99,9 % pour le RRIb,c | Valeur pc,d | |||||||
| Placebo | 30 | 18 (60,0) | 24,1 | - | - | - | |||||||
| Inflammation du segment antérieur ou comorbidité oculaire | 7 (23,3) | ||||||||||||
| Emploi concomitant de médicaments interdits | 10 (33,3) | ||||||||||||
| Interruption provisoire du traitement à l’étude | 1 (3,3) | ||||||||||||
| Adalimumab injectablee | 60 | 16 (26,7) | NEf | 0,25 | 0,08 à 0,79 | < 0,0001 | |||||||
| Inflammation du segment antérieur ou comorbidité oculaire | 2 (3,3) | ||||||||||||
| Emploi concomitant de médicaments interdits | 11 (18,3) | ||||||||||||
| Interruption provisoire du traitement à l’étude | 4 (6,7) | ||||||||||||
Définitions : IC = intervalle de confiance; RRI = rapport de risque instantané a Estimée au moyen de la courbe de Kaplan-Meier. b RRI de l’adalimumab injectable par rapport au placebo dérivé de la régression des hasards proportionnels où le traitement était un facteur. c Un seuil de signification de 0,001 basé sur la règle d’interruption de Peto-Haybittle a été utilisé dans l’analyse intermédiaire. d Dérivée du test de Mantel-Haenszel. e Dans le cas de 1 patient recevant l’adalimumab injectable, il y avait deux motifs d’échec thérapeutique (emploi concomitant de médicaments interdits et interruption provisoire du traitement à l’étude). f NE = non estimable. Moins de la moitié des sujets à risque a subi un événement. | |||||||||||||
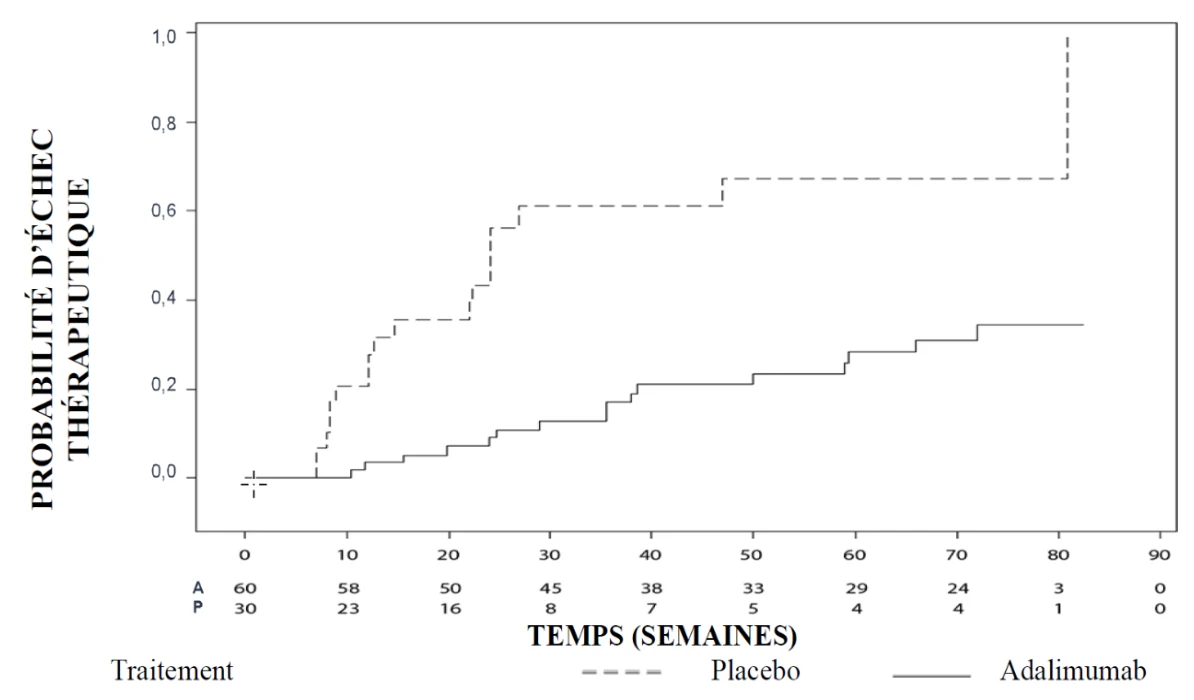
Remarque : P = placebo (nombre à risque); A = adalimumab injectable (nombre à risque)
Figure 8. Courbes de Kaplan-Meier résumant le temps écoulé avant l’échec thérapeutique dans le cadre de l’étude sur l’uvéite chez l’enfant
15 MICROBIOLOGIE
Sans objet.
16 TOXICOLOGIE NON CLINIQUE – MÉDICAMENT BIOLOGIQUE DE RÉFÉRENCE
Toxicologie générale
Toxicité aiguë – Dose unique
Trois études de toxicité (2 chez la souris et 1 chez le rat) ont été menées afin d’obtenir les données qualitatives et quantitatives sur la toxicité aiguë de l’adalimumab après l’administration d’une dose unique par voie intraveineuse.
Durant une des études menées sur la souris, une dose unique d’adalimumab (898 mg/kg) ou d’excipient témoin (solution physiologique avec tampon phosphate ou PBS) a été injectée dans une veine de la queue (5 mâles et 5 femelles par groupe). Les animaux ont été surveillés quant à l’apparition de signes cliniques pendant 14 jours après l’injection et ils ont ensuite été sacrifiés aux fins de l’autopsie.
À la plus forte dose d’adalimumab qui pouvait techniquement être employée (898 mg/kg) compte tenu d’un volume d’injection de 10 mL/kg et en administrant la préparation la plus concentrée qui existe, aucun animal n’est mort. Aucun signe clinique qui pouvait être imputé à l’adalimumab n’a été observé.
Le gain pondéral se comparait chez les souris traitées et témoins. L’examen morphopathologique n’a mis au jour aucune altération pertinente sur le plan toxicologique. La dose létale minimale d’adalimumab est supérieure à 898 mg/kg chez la souris.
Dans le cadre d’une deuxième étude de toxicité menée chez la souris, la formation d’AMAH a également été évaluée. Cette étude comprenait 4 groupes de souris (5 mâles et 5 femelles par groupe). Les animaux ont reçu par voie intraveineuse une dose unique d’excipient (PBS) ou d’adalimumab, à raison de 1,6, 16 ou 786 mg/kg (lot AFP603). L’apparition de signes cliniques a été surveillée, surtout ceux qui touchent le pelage. Des prélèvements sanguins ont été effectués avant le traitement, puis les 3e, 5e, 7e, 9e, 11e et 13e semaines après l’administration afin d’effectuer le dosage plasmatique de l’adalimumab par technique ELISA et de détecter la formation d’AMAH grâce à 2 techniques ELISA différentes. À la fin de l’étude, tous les animaux ont été sacrifiés pour mener un examen macroscopique. La rate et la peau ont fait l’objet d’un examen histopathologique.
Le traitement avec l’adalimumab n’a pas eu d’effet sur la conduite générale des souris et le gain pondéral. Une souris mâle qui avait reçu la dose de 1,6 mg/kg est morte pendant le prélèvement sanguin effectué le 13e jour sous anesthésie à l’halothane. La mort de cet animal a été jugée comme étant liée à l’anesthésie et non à l’administration d’adalimumab. Chez toutes les femelles qui avaient reçu la dose de 1,6 mg/kg et 4 des 5 femelles témoins, une chute locale du poil dans la région nasolabiale entraînant la perte des vibrisses a été observée à partir de la 5e semaine. Ces résultats indiquent que la chute des poils n’est pas liée à l’administration d’adalimumab, puisqu’elle est survenue également chez les animaux témoins.
La courbe des concentrations plasmatiques d’adalimumab chez une souris de chaque groupe a été tracée. Dans le groupe témoin et le groupe traité à raison de 1,6 mg/kg, la concentration plasmatique d’adalimumab était invariablement inférieure à 0,6 mcg/mL, tandis qu’elle a atteint 70 mcg/mL à la 3e semaine dans le groupe traité à raison de 16 mg/kg; après la 5e semaine, l’adalimumab était indécelable dans ce dernier groupe. Dans celui qui avait reçu la dose de 786 mg/kg, des concentrations atteignant 484 mcg/mL à la 3e semaine ont été relevées et l’adalimumab est demeuré décelable en quantité mesurable jusqu’à 9 semaines après l’injection.
Le délai de formation des AMAH chez une souris de chaque groupe a également été évalué. Les AMAH sont restés indécelables chez la souris témoin et dans tout échantillon prélevé avant l’injection d’adalimumab. Grâce à une technique de dosage en double sandwich (à double antigène) (appelée MAHA-1 assay dans le rapport en anglais) sensible à l’effet inhibiteur de l’adalimumab dans le sang, des AMAH ont été décelés dès la 5e semaine chez la souris traitée à raison de 1,6 mg/kg, mais pas avant la 11e semaine chez celle qui avait reçu la dose de 16 mg/kg, tandis que les AMAH sont restés indécelables durant toute l’étude chez la souris traitée à raison de 786 mg/kg, situation qui a été attribuée à l’effet d’interférence du taux élevé d’adalimumab circulant. Le recours à une technique d’immunocapture directe (technique en sandwich, appelée MAHA-2 assay dans le rapport en anglais) moins sujette à ce type d’interférence a permis de détecter des AMAH à partir de la 5e semaine chez les souris traitées à raison de 1,6 et 16 mg/kg, et des 9e et 13e semaines chez celles qui avaient reçu la dose de 786 mg/kg. Une fois le comportement cinétique et les titres établis chez la souris échantillon de chaque groupe, les AMAH ont été analysées à une dilution de 1:1000 à la 5e semaine chez toutes les souris traitées à raison de 1,6 et 16 mg/kg, et par immunocapture directe à la 13e semaine chez celles qui avaient reçu la dose de 786 mg/kg. La détection d’AMAH dans tous les échantillons indique que ces anticorps s’étaient formés chez toutes les souris traitées après l’injection intraveineuse d’une dose unique d’adalimumab.
Durant l’étude menée chez le rat, une dose unique d’adalimumab (898 mg/kg; lot AF601 « Ex pool ») ou d’excipient témoin (PBS) a été injectée dans une veine de la queue (5 mâles et 5 femelles par groupe). Les animaux ont été surveillés quant à l’apparition de signes cliniques pendant 14 jours après l’administration du médicament et ils ont ensuite été sacrifiés aux fins de l’autopsie.
À la plus forte dose d’adalimumab qui pouvait techniquement être employée (898 mg/kg) compte tenu d’un volume d’injection de 10 mL/kg et en administrant la préparation la plus concentrée qui existe, aucun animal n’est mort. Aucun signe clinique qui pouvait être imputé à l’adalimumab n’a été observé. Le gain pondéral se comparait chez les rats traités et témoins. À l’autopsie, une splénomégalie légère ou modérée a été observée chez 3 mâles traités à raison de 898 mg/kg, et une légère splénomégalie chez 3 rats témoins. L’examen histopathologique des rates hypertrophiées a mis au jour une hématopoïèse extramédullaire modérée ou marquée. Ces altérations n’ont pas été imputées à l’administration d’adalimumab, puisqu’elles sont survenues également chez des animaux témoins.
En résumé, l’adalimumab est bien toléré même à la plus forte dose qui puisse techniquement être employée et la dose létale minimale d’adalimumab injecté en dose unique est supérieure à 898 mg/kg chez la souris et le rat. L’adalimumab est immunogène chez la souris après l’injection intraveineuse d’une dose unique.
Toxicité chronique – Doses multiples
Souris (étude de 4 semaines)
Dans le cadre d’une étude de toxicité de 4 semaines, les souris ont été réparties aléatoirement dans 3 groupes. La plus forte dose administrée était 16 fois plus élevée que la dose maximale de 10 mg/kg employée pendant les premières études cliniques.
Les souris ont reçu par voie intraveineuse l’excipient témoin (PBS) ou de l’adalimumab (lot AFP603) une fois par semaine, les jours 1, 8, 15, 22 et 29. Le 30e jour, le principal groupe étudié a été sacrifié, tandis qu’on laissait un autre groupe récupérer (groupe de récupération) pendant 4 semaines après la dernière injection. Les souris ont été examinées au moins une fois par jour afin de déceler des signes cliniques liés au traitement. Le poids corporel et la consommation d’aliments ont été notés une fois par semaine. Sous anesthésie légère à l’éther, des échantillons sanguins (0,3 mL) ont été prélevés dans le plexus veineux rétro-orbital de souris du groupe principal (30e jour) et du groupe de récupération (30e et 57e jours) sélectionnées en vue des analyses hématologiques, du bilan biochimique clinique et de l’étude de l’immunogénicité.
Aucun signe clinique de toxicité ni altération du comportement liés au traitement n’ont été observés. Le poids corporel et le gain pondéral sont restés dans la même fourchette chez les animaux traités et témoins pendant les périodes de traitement et de récupération.
D’après les résultats de l’évaluation toxicocinétique fondée sur les taux d’adalimumab dans les sérums regroupés, l’administration hebdomadaire de 32, 70,9 et 157,2 mg/kg d’adalimumab par voie intraveineuse aux souris pendant 4 semaines se traduit par l’élévation de la Cmax et des valeurs de l’ASC (Cmax : 1 193, 1 528, 4 231 mcg/mL chez les mâles, 794, 2 069, 5 028 mcg/mL chez les femelles; ASC : 66 782, 104 612, 190 342 mcg•h/mL chez les mâles, 81 598, 120 693, 240 366 mcg•h/mL chez les femelles). La demi-vie terminale était un peu plus courte chez les souris mâles que chez les souris femelles (de 97 à 112 heures et de 134 à 259 heures respectivement). L’ASC a augmenté de manière un peu moins que proportionnelle à la dose et était un peu plus grande chez les femelles. Il faut cependant remarquer la grande variabilité des données.
À partir du 8e jour après la première administration, la formation d’AMAH a été observée en quantité significative chez les souris des deux sexes dans tous les groupes traités. Le titre des AMAH a augmenté avec l’administration des doses suivantes. Des différences significatives ont été relevées entre les groupes qui recevaient les doses de 32,0 et 70,9 mg/kg (p < 0,01) et entre les groupes traités à raison de 32,0 et 157,2 mg/kg (p < 0,01), mais pas entre les groupes qui recevaient respectivement les 2 plus fortes doses (p > 0,05). Cette observation indique que des AMAH ont été détectés après l’administration du produit à toutes les doses. Il est impossible d’établir si les différences observées après l’emploi de doses différentes sont dues à des interférences touchant le dosage des titres ou à de véritables différences d’immunogénicité.
Singe (étude de 4 semaines)
Le pouvoir toxique de l’adalimumab a été évalué chez le macaque de Buffon dans le cadre d’une étude de 4 semaines. En tout, 32 singes (16 mâles et 16 femelles) ont été répartis aléatoirement dans 4 groupes et ont reçu l’excipient témoin (PBS) ou l’adalimumab (lot AFP603) à raison de 32, 70,9 et 157,2 mg/kg par injection intraveineuse (veine saphène interne de la patte postérieure droite ou gauche). L’adalimumab et l’excipient ont été injectés une fois par semaine à 5 reprises, les 1er, 8e, 15e, 22e et 29e jours.
D’après les résultats de l’évaluation toxicocinétique, la Cmax plasmatique et l’ASC relatives à l’adalimumab augmentent en proportion de la dose. Le volume de distribution centrale (Vc = dose/C(0)) s’élevait à 39,7 ± 7,9 mL/kg (moyenne ± écart-type). Les ASC consécutives à l’administration de doses uniques de 32, 70,9 et 157,2 mg/kg s’établissaient respectivement à 201 317 ± 88 835, 359 667 ± 127 283 et 808 900 ± 200 581 mcg•h/mL. La demi-vie terminale s’établissait à 13,5 ± 4,6 jours et la clairance, à 0,20 ± 0,07 mL/h/kg. Le sexe des singes n’a pas influé sur les paramètres pharmacocinétiques, pas plus que la dose administrée n’a influé sur la clairance totale.
D’après les données immunohistochimiques, la population de cellules B CD21+ a baissé un peu dans les follicules de la rate des singes mâles traités à raison de 70,9 et 157,2 mg/kg. La coloration immunohistochimique du cytoplasme a permis de constater une baisse de la quantité d’IgG et d’IgM dans les centres germinatifs des follicules de la plupart des singes traités, peu importe la dose. Un tel changement n’a pas été observé dans les follicules des ganglions lymphatiques. Tous ces changements étaient très subtils et généralement réversibles. Ils ont donc été considérés comme liés aux effets pharmacologiques fonctionnels de l’adalimumab plutôt qu’à des effets toxiques. Aucun dépôt de complexes immuns n’a été trouvé dans les reins, les poumons, le foie, la peau, la rate, le thymus, les ganglions lymphatiques, les muscles striés ou le cœur.
Singe (étude de 39 semaines)
Une étude de 39 semaines a été menée afin d’évaluer le pouvoir toxique de l’adalimumab et le caractère réversible de tout effet toxique chez des macaques de Buffon. En tout, 32 animaux (16 mâles et 16 femelles) ont été répartis aléatoirement dans 4 groupes qui ont reçu l’excipient témoin (PBS) ou l’adalimumab à raison de 32, 82,9 ou 214,8 mg/kg par injection intraveineuse hebdomadaire dans la veine saphène interne, pendant 39 semaines (40 injections en tout).
Aucune différence significative n’a été observée entre les groupes traités et témoin quant aux signes cliniques de toxicité, au comportement ou à la consommation d’aliments pendant le traitement et la période de récupération. Le poids corporel des animaux traités à raison de 32 et 82,9 mg/kg se comparait à celui des animaux témoins. L’administration de la plus forte dose s’est traduite par une légère baisse passagère du poids corporel à la 4e semaine de l’essai, mais les animaux avaient repris tout le poids perdu à partir de la 6e semaine. Le poids des femelles qui avaient reçu cette même dose a baissé un peu à partir de la 2e semaine. Les différences de poids observées entre ces animaux et les animaux témoins n’atteignaient pas le seuil de signification (p ≤ 0,01) et la perte de poids se situait dans la fourchette normale de fluctuation.
L’examen des complexes immuns a révélé une diminution de l’expression antigénique des IgG et des IgM par les cellules dendritiques des follicules de la rate chez tous les singes traités. Par ailleurs, le nombre de cellules dendritiques avait diminué et celles-ci formaient un réseau moins dense que normalement. Parallèlement, la numération des plasmocytes porteurs d’IgG ou d’IgM avait légèrement augmenté dans tous les compartiments de la rate. Ces changements ont été considérés comme liés aux effets pharmacologiques fonctionnels de l’adalimumab plutôt qu’à des effets toxiques.
D’après les résultats de l’étude toxicocinétique exposés dans le rapport MPF/EBB 9741, les concentrations plasmatiques et l’ASC relatifs à l’adalimumab avaient augmenté à l’état d’équilibre. Cinq minutes après l’administration de la dernière dose de 32, 82,9 et 214,8 mg/kg d’adalimumab, les Cmax (moyenne ± écart-type) étaient de 2 731 ± 467, 6 527 ± 2 450 et 13 563 ± 1 740 mcg/mL, et les ASC, de 304 774 ± 74 634, 617 368 ± 233 959 et 299 965 ± 228 114 mcg•h/mL, respectivement. Les clairances correspondantes s’élevaient à 0,11 ± 0,04, 0,16 ± 0,07 et 0,17 ± 0,03 mL/h/kg respectivement. La demi-vie terminale, évaluée à partir des données obtenues pendant la phase de récupération chez 2 mâles et 2 femelles, s’établissait à 16,2 ± 3,4 jours. Le sexe des singes n’a pas influé sur les paramètres pharmacocinétiques, pas plus que la dose administrée n’a influé sur la clairance.
La distribution de l’adalimumab dans le compartiment vasculaire était importante dans les poumons, le foie et la peau après l’emploi de la dose de 214,8 mg/kg. Le cartilage des bronches a pris le colorant aux anticorps anti-adalimumab (AAA) chez plusieurs des singes traités à raison de 32 mg/kg ou plus. L’adalimumab a atteint le compartiment vasculaire de la membrane synoviale, surtout après l’emploi de la dose de 214,8 mg/kg, mais aussi chez un mâle traité à raison de 82,9 mg/kg.
La plupart des altérations immunohistochimiques observées dans les reins, la rate et les poumons se sont révélées réversibles. Cependant, la population cellulaire du thymus, qui avait baissé chez les mâles, ne s’est rétablie qu’en partie, sans atteindre la densité observée chez les animaux témoins après la période de récupération de 20 semaines. L’adalimumab était indécelable dans les vaisseaux sanguins des organes et des tissus examinés après cette période.
Mutagénicité et carcinogénicité
L’adalimumab n’a fait l’objet d’aucune étude de carcinogénicité.
Génotoxicité
Génotoxicité in vitro
Le pouvoir mutagène de l’adalimumab a été étudié en menant le test d’Ames et l’essai de mutation inverse sur Escherichia coli. Ces tests visent à vérifier la capacité du produit testé à provoquer des mutations inverses dans certains loci bactériens. Les souches TA 98, TA 100, TA 1535 et TA 1537 de Salmonella typhimurium et la souche WP2 uvrA d’E. coli ont été utilisées. La concentration d’adalimumab (lot AF601 « Ex-pool ») s’élevait à 0, 20, 100, 500, 2 500 et 5 000 mcg par boîte de Pétri, et il y avait 3 boîtes par concentration testée. Chaque test comportait également l’emploi de substances témoins à réaction positive et d’un excipient témoin (PBS). Le test d’Ames a été réalisé suivant la méthode standard (directe) et la méthode comportant une incubation préalable en présence ou en l’absence d’un activateur métabolique exogène (fraction S9 extraite du foie de rats traités avec Aroclor 1254). Le résultat du test était jugé positif si la fréquence de mutation inverse était au moins 2 fois plus élevée dans les boîtes traitées que la fréquence spontanée observée dans les boîtes témoins (excipient témoin), si l’on pouvait établir un rapport dose-effet et que l’essai était reproductible.
En comparant les boîtes de Pétri qui contenaient l’adalimumab à celles qui contenaient l’excipient témoin, aucun effet bactériotoxique n’a été observé, comme la réduction de la croissance de fond des souches His-ou Trp-et la baisse du nombre de révertants His+ ou Trp+. Le nombre de colonies mutantes n’a pas augmenté, peu importe les conditions expérimentales imposées aux souches de bactéries exposées au produit testé, tandis que la réaction attendue a été observée dans les boîtes témoins positifs et pas dans les boîtes témoins contenant l’excipient. Les résultats du test d’Ames et de l’essai de mutation inverse sur E. coli indiquent donc que l’adalimumab n’est pas mutagène.
Génotoxicité in vivo
Le pouvoir clastogène et antimitotique de l’adalimumab administré en dose unique par voie intraveineuse a été étudié en réalisant le test du micronoyau in vivo sur des souris NMRI. Les souris ont été réparties aléatoirement dans les 8 groupes suivants : 2 groupes témoins (excipient; 5 mâles et 5 femelles par groupe), 4 groupes expérimentaux (5 mâles et 5 femelles par groupe) et 2 groupes témoins positifs (5 mâles et 5 femelles par groupe). Elles ont reçu par voie intraveineuse une seule dose de l’excipient témoin (PBS); d’adalimumab (lot AF601 « Ex-pool »), à raison de 224,5, 449,0 ou 898 mg/kg (2 groupes à la plus forte dose); ou d’une de 2 substances témoins à pouvoir clastogène ou antimitotique reconnu, la cyclophosphamide, à raison de 20 mg (2 mâles et 3 femelles), ou la vincristine, à raison de 0,15 mg/kg (3 mâles et 2 femelles). Toutes les souris ont été sacrifiées 24 h après le traitement, sauf une des souris du groupe témoin (excipient) et une autre du groupe expérimental ayant reçu 898 mg/kg, qui ont été sacrifiées 48 h après le traitement.
Les préparations de moelle osseuse sur lame ont été colorées à l’éosinate de bleu de méthylène, puis au Giemsa. L’examen microscopique des préparations visait les paramètres suivants : nombre d’érythrocytes polychromes (EPC), nombre d’EPC contenant des micronoyaux (MN), nombre d’érythrocytes normochromes (ENC), nombre d’ENC contenant des MN, nombre de petits MN et nombre de gros MN. Le rapport EPC:ENC a été calculé. Le résultat du test était jugé positif si les critères suivants étaient remplis : augmentation liée à la dose et significative du nombre d’EPC contenant des MN 24 et/ou 48 h après l’administration du produit, et proportion de cellules contenant des MN dépassant les plages des valeurs observées chez les animaux témoins négatifs et des valeurs témoins historiques négatives.
Aucune différence significative n’a été observée entre les groupes exposés à l’adalimumab et les groupes témoins négatifs quant au nombre d’EPC et d’ENC contenant des MN, peu importe l’intervalle entre le traitement et le sacrifice. Cependant, le pourcentage de petits MN dans les EPC des animaux exposés à la cyclophosphamide et le pourcentage de gros MN dans les EPC des animaux exposés à la vincristine ont augmenté significativement plus que dans le groupe témoin exposé à l’excipient. Le rapport entre les EPC et les ENC se situait dans la plage des valeurs témoins pour tous les groupes traités; ce résultat incite à conclure à une érythropoïèse normale.
Les résultats obtenus indiquent que l’adalimumab n’a pas d’effet clastogène ou antimitotique. De plus, l’emploi de l’adalimumab chez les souris NMRI n’a entraîné aucune inhibition de l’érythropoïèse.
Reproduction et tératologie
Chez la guenon gravide, l’adalimumab passe dans le sérum du fœtus et le liquide amniotique suivant la même distribution que l’on pourrait attendre d’une IgG humaine chez la femme enceinte. Aucune manifestation de toxicité liée à l’emploi de l’adalimumab n’a été observée. La distribution de l’adalimumab dans le lait maternel n’a pas été étudiée.
17 MONOGRAPHIES DE RÉFÉRENCE
- 1. Monographie d’Humira®, numéro de contrôle : 262924, datée du 16 septembre 2022, Corporation AbbVie.