


Monographie de produit - Ryaltris
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Sans objet
TABLE DES MATIÈRES
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................................. 4
1 INDICATIONS ......................................................................................................................... 4
1.1 Enfants .................................................................................................................................. 4
1.2 Personnes âgées ................................................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................................ 4
4 POSOLOGIE ET ADMINISTRATION ........................................................................................... 4
4.1 Considérations posologiques ................................................................................................ 4
4.2 Dose recommandée et modification posologique ................................................................ 4
4.4 Administration ...................................................................................................................... 5
4.5 Dose oubliée ......................................................................................................................... 6
5 SURDOSAGE .......................................................................................................................... 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ......................... 7
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................................ 7
7.1 Populations particulières ...................................................................................................... 9
7.1.1 Femmes enceintes ............................................................................................................ 9
7.1.2 Allaitement ...................................................................................................................... 10
7.1.3 Enfants ............................................................................................................................ 10
7.1.4 Personnes âgées ............................................................................................................. 10
8 EFFETS INDÉSIRABLES ........................................................................................................... 10
8.1 Aperçu des effets indésirables ............................................................................................ 10
8.2 Effets indésirables identifiés lors des essais cliniques ........................................................ 10
8.2.1 Effets indésirable observés dans les essais cliniques (Enfants) ......................................... 12
8.3 Effets indésirables peu courants observés au cours des essais cliniques ........................... 13
9 INTERACTIONS MÉDICAMENTEUSES ..................................................................................... 13
9.2 Aperçu des interactions médicamenteuses ........................................................................ 13
9.4 Interactions médicament-médicament .............................................................................. 14
9.5 Interactions médicament-aliment ...................................................................................... 14
9.6 Interactions médicament-plantes médicinales ................................................................... 14
9.7 Interactions médicament-épreuves de laboratoire ............................................................ 14
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE .................................................................. 15
10.1 Mode d’action ................................................................................................................. 15
10.2 Pharmacodynamie .......................................................................................................... 15
10.3 Pharmacocinétique ......................................................................................................... 15
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ........................................................................... 18
12 Instructions particulières de manipulation ............................................................................ 18
PARTIE II : INFORMATION SCIENTIFIQUES ......................................................................................... 19
13 INFORMATION PHARMACEUTIQUES ..................................................................................... 19
14 ESSAIS CLINIQUES ................................................................................................................ 20
14.1 Essais cliniques par indication ......................................................................................... 20
Rhinite allergique saisonnière (RAS) chez les adolescents et les adultes ....................... 20
Rhinite allergique saisonnière (RAS) chez les patients pédiatriques .............................. 25
15 MICROBIOLOGIE .................................................................................................................. 26
16 TOXICOLOGIE NON CLINIQUE ............................................................................................... 26
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN .......................................................................... 30
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT .............................................................. 31
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
RYALTRISMD (Chlorhydrate d’olopatadine et furoate de mométasone pulvérisation nasale) est indiqué pour soulager les symptômes de la rhinite allergique saisonnière (RAS) d’intensité modérée à sévère et des symptômes oculaires associés chez les adultes, les adolescents et les enfants âgés de 6 ans et plus.
1.1 Enfants
Enfants (6 ans et plus) : D’après les données soumises à et examinées par Santé Canada, l’innocuité et l’efficacité de RYALTRISMD chez les enfants de 6 ans et plus ont été démontrées; par conséquent, l’indication d’utilisation chez ces patients est autorisée par Santé Canada (voir 14 ESSAIS CLINIQUES).
L’emploi de RYALTRIS n’est pas recommandé chez les enfants de moins de 6 ans, car son innocuité et son efficacité n’ont pas été établies dans ce groupe d’âge.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Les données tirées des études cliniques et de l'expérience laissent entendre que l'utilisation du produit au sein de la population gériatrique entraîne des différences en matière d'innocuité ou d'efficacité.
2 CONTRE-INDICATIONS
Chlorhydrate d’olopatadine et furoate de mométasone pulvérisation nasale est contre-indiqué chez les patients qui :
- présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non-médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATION, COMPOSITION ET EMBALLAGE.
- présentent une infection des voies respiratoires, que celle-ci soit de nature fongique ou bactérienne, ou causée par la tuberculose.
POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Le soulagement des symptômes nasaux d’allergie s’observe dans les 15 minutes suivant l’administration de RYALTRIS. Toutefois, puisque l’effet intégral de RYALTRIS dépend de son emploi régulier, on doit aviser les patients de prendre une inhalation nasale à intervalles réguliers.
4.2 Dose recommandée et modification posologique
- Adultes et adolescents (12 ans et plus) : La dose recommandée de RYALTRIS est de deux pulvérisations dans chaque narine, deux fois par jour (matin et soir).
- Enfants (6 à 11 ans) : La dose recommandée de RYALTRIS est de une pulvérisation par narine deux fois par jour (matin et soir).
Populations particulières
Femmes enceintes et allaitement
Le pulvérisateur nasal RYALTRIS devrait être utilisé chez la femme enceinte uniquement si le bienfait potentiel pour la mère justifie le risque potentiel pour le fœtus, surtout au cours du premier trimestre de la grossesse. Le pulvérisateur nasal RYALTRIS ne doit être administré aux femmes qui allaitent que si les bienfaits potentiels soupèsent les risques possibles pour le nouveau-né/nourrisson (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières).
Enfants
L’emploi du pulvérisateur nasal RYALTRIS n’est pas recommandé chez les enfants de moins de 6 ans, car son innocuité et son efficacité n’ont pas été établies dans ce groupe d’âge.
Personnes âgées
Selon les données disponibles pour RYALTRIS, aucun ajustement posologique de RYALTRIS n’est justifié pour les patients âgés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées). En général, on doit faire preuve de prudence lors de la sélection de la dose pour un patient âgé, commençant habituellement par les doses les plus faibles de la marge posologique, pour tenir compte d’une plus grande fréquence des fonctions hépatique, rénale ou cardiaque réduites et de la possibilité d’une autre maladie ou d’un autre traitement médicamenteux.
Insuffisance hépatique
RYALTRIS n’a fait l’objet d’aucune étude spécifique auprès des insuffisants hépatiques. Selon les renseignements disponibles au sujet du furoate de mométasone et du chlorhydrate d’olopatadine, aucun ajustement du schéma posologique n’est justifié chez les patients atteints d’insuffisance hépatique.
Insuffisance rénale
RYALTRIS n’a fait l’objet d’aucune étude spécifique auprès des insuffisants rénaux.
4.4 Administration
Administrer RYALTRIS uniquement par la voie intranasale. Éviter de vaporiser RYALTRIS dans les yeux ou la bouche. Bien agiter le flacon pendant au moins 20 secondes avant chaque utilisation.
Après chaque utilisation, le patient doit essuyer l’embout du pulvérisateur avec un linge ou un mouchoir propre et sec, puis replacer le capuchon protecteur correctement jusqu’à ce qu’il clique en place.
Amorçage
Amorcer RYALTRIS avant l’utilisation initiale en libérant 6 pulvérisations. Lorsque RYALTRIS n’a pas été utilisé pendant 7 jours ou plus, réamorcer en libérant 2 pulvérisations ou jusqu’à ce qu’une fine vapeur apparaisse.
Procédure de nettoyage
Si l’embout vaporisateur se bouche, retirez le capuchon protecteur et placez uniquement la portion embout nasal à tremper dans l’eau tiède pendant environ 15 minutes.
4.5 Dose oubliée
Si l’embout vaporisateur se bouche, retirez le capuchon protecteur et placez uniquement la portion embout nasal à tremper dans l’eau tiède pendant environ 15 minutes.
SURDOSAGE
RYALTRIS contient du chlorhydrate d’olopatadine et du monohydrate de furoate de mométasone; par conséquent, les risques associés au surdosage des composants individuels décrits ci-dessous peuvent s’appliquer à RYALTRIS.
Chlorhydrate d’olopatadine :
Les symptômes d’une surdose antihistaminique peuvent inclure la somnolence chez les adultes et, initialement, de l’agitation, suivie de somnolence, chez les enfants. Il n’existe aucun antidote spécifique connu pour RYALTRIS. En cas de surdose, on recommande un traitement de soutien pour soulager les symptômes, en tenant compte de toute autre médication ingérée en concomitance.
Monohydrate de furoate de mométasone :
Étant donné que la biodisponibilité générale est < 1 % (en utilisant une technique de dosage sensible avec un seuil de détection minimal de 0,25 pg/mL) après l’administration de furoate de mométasone avec RYALTRIS, il est fort peu probable qu’un surdosage nécessite la mise en œuvre de mesures autres qu’une simple observation suivie de la reprise du traitement selon la posologie prescrite.
| En cas de surdosage soupçonné, communiquer avec le centre antipoison de votre région. |
FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
| Tableau 1 –Formes posologiques, concentrations, composition et emballage |
Emballage
RYALTRIS est offert en flacons de plastique blancs dans les formats suivants :
- Le flacon à 240 pulvérisations dosées contient jusqu’à un mois d’administration pour adultes ou deux mois d’administration pour enfants;
- Le flacon à 120 pulvérisations dosées contient jusqu’à deux semaines d’administration pour adultes ou un mois d’administration pour enfants;
- Le flacon à 56 pulvérisations dosées contient jusqu’à une semaine d’administration pour adultes ou deux semaines d’administration pour enfants;
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Certains patients qui passent d’une corticothérapie par voie générale à un traitement avec RYALTRIS, bien que soulagés de leurs symptômes nasaux, peuvent éprouver des symptômes de sevrage secondaires à l’interruption de la corticothérapie par voie générale (tels que douleurs musculaires ou articulaires, lassitude et dépression). On doit donc veiller à les encourager à poursuivre leur traitement avec RYALTRIS. Par ailleurs, le changement de traitement peut également révéler une affection allergique, comme une conjonctivite allergique ou un eczéma, que la corticothérapie générale avait masquée.
Conduite de véhicules et utilisation de machines
RYALTRIS peut causer de la somnolence, ce qui peut influencer la capacité à conduire ou à utiliser des machines (voir 8.3 Effets indésirables moins fréquents identifiés lors des essais cliniques). Dans le cadre des essais cliniques, la présence de somnolence a été signalée chez quelques patients [4 des 974 patients adultes et adolescents, et aucun des 225 enfants] qui prenaient RYALTRIS. L’emploi concomitant de RYALTRIS avec de l’alcool ou d’autres dépresseurs du système nerveux central (SNC) devrait être évité, car
| Voie d’administration | Formes posologiques / Concentrations/Composition | Ingrédients non médicinaux |
| Intranasale | Suspension pour pulvérisation nasale / 665 mcg de chlorhydrate d’olopatadine et 25 mcg de furoate mométasone par pulvérisation dosée | Chlorure de benzalkonium (en tant qu’agent de conservation), carboxyméthylcellulose sodique, édétate disodique, acide chlorhydrique (pour ajuster le pH), cellulose microcristalline, polysorbate 80, chlorure de sodium, hydroxyde de sodium (pour ajuster le pH), phosphate de sodium dibasique heptahydraté et eau pour injection |
il pourrait s’ensuivre une réduction additionnelle de la vigilance et une altération plus marquée de la performance du SNC.
Oreilles/nez/gorge
Lors d’études cliniques d’une durée de 2 à 52 semaines, l’épistaxis a été observée plus souvent chez les patients traités par RYALTRIS que chez ceux qui ont reçu le placebo (voir 8.2 Effets indésirables identifiés lors des essais cliniques).
On ne doit pas utiliser RYALTRIS en présence d’une infection localisée et non traitée de la muqueuse nasale.
Des infections par Candida albicans localisées au niveau du nez et du pharynx sont survenues avec des préparations intranasales de furoate de mométasone. On doit cesser l’emploi si une telle infection se développe et instituer un traitement approprié.
En raison de l’effet inhibiteur des corticostéroïdes sur la cicatrisation des plaies, les patients qui ont subi récemment une intervention chirurgicale ou un traumatisme au nez doivent éviter d’utiliser un corticostéroïde par voie nasale jusqu’à ce que leur plaie soit cicatrisée.
Des cas d’ulcération nasale et de perforation septale ont été signalés chez des patients suivant l’application intranasale d’antihistaminiques. À la suite de l’administration de corticostéroïdes en aérosol pour administration nasale, des cas de perforation septale ont été rapporté très rarement.
Comme dans le cas de tout traitement de longue durée, on doit prendre soin d’examiner périodiquement les patients qui utilisent RYALTRIS durant plusieurs mois afin de dépister toute altération de la muqueuse nasale. Il peut être nécessaire de mettre fin au traitement avec RYALTRIS ou d’amorcer un traitement approprié si l’on constate la présence d’une infection fongique localisée au nez ou au pharynx. L’interruption du traitement avec RYALTRIS pourrait être indiquée en présence d’une irritation persistante de la muqueuse rhinopharyngienne.
Système endocrinien/métabolisme
On doit surveiller étroitement les patients qui ont suivi une corticothérapie de longue durée par voie générale et qui l’abandonnent pour la remplacer par un traitement avec RYALTRIS. En effet, le retrait, chez ces patients, du corticostéroïde administré par voie générale peut entraîner une insuffisance surrénalienne durant un certain nombre de mois, jusqu’au rétablissement de la fonction hypothalamo-hypophyso-surrénalienne. En présence des signes et des symptômes d’une insuffisance surrénalienne, on devra reprendre l’administration des corticostéroïdes par voie générale, prendre les mesures appropriées et envisager un autre mode de traitement. Le mométasone n’est généralement pas associé à la suppression de l’axe hypothalamo-hypophyso-surrénalien (HHS).
Système immunitaire
On doit informer les patients qui sont traités avec des corticostéroïdes et qui sont susceptibles d’être immunodéprimés, des risques que comporte une exposition à certaines infections (comme la varicelle ou la rougeole) et de l’importance de consulter un médecin si une telle exposition se produit. La varicelle et la rougeole sont d’intensité beaucoup plus grave, voire mortelle, chez les enfants ou les adultes susceptibles qui utilisent des corticostéroïdes. Chez de tels patients, qui n’ont pas déjà eu de telles maladies, on doit être prudent et éviter l’exposition. De quelle façon la dose, la voie d’administration, et la durée de l’administration de corticostéroïdes affectent le risque de développer une infection disséminée demeure inconnu. La contribution au risque de la maladie sous-jacente et/ou d’un traitement antérieur par les corticostéroïdes demeure également inconnu. En cas d’exposition à la varicelle, la prophylaxie par les immunoglobulines contre le virus varicelle-zona (IGVVZ) pourrait être indiquée. En cas d’exposition à la rougeole, l'administration prophylactique d'un mélange d'immunoglobulines par voie intramusculaire peut être indiquée. Si la varicelle se développe, un traitement par des agents antiviraux pourrait être envisagé.
Les corticostéroïdes peuvent masquer des signes d’infection et de nouvelles infections peuvent se manifester. Une résistance réduite aux infections localisées a été observée pendant le traitement par les corticostéroïdes, ce qui peut exiger l’initiation d’un traitement approprié ou l’interruption de l’administration de RYALTRIS par pulvérisation nasale. Le pulvérisateur nasal RYALTRIS ne doit pas être utilisé chez les patients avec la tuberculose des voies respiratoires (voir 2 CONTRE-INDICATIONS), et doit être utilisé avec prudence, voire ne pas être utilisé du tout, chez les patients présentant des infections locales ou systémiques fongiques ou bactériennes non traitées, des infections systémiques virales ou parasitiques ou l’herpès simplex oculaire, en raison de l’aggravation potentielle de ces infections.
Troubles ophtalmiques
Des cas de troubles de la vue peuvent être rapportés à la suite de l’utilisation de corticostéroïdes à action générale et topiques (y compris des corticostéroïdes intranasaux, inhalés et intraoculaires). Si un patient présente des symptômes, comme une vision brouillée ou d’autres troubles visuels, il faut envisager de référer le patient à un ophtalmologiste afin que ce dernier puisse procéder à une évaluation des causes possibles des troubles de la vue qui pourraient comprendre une cataracte, un glaucome ou une maladie rare, comme la choriorétinopathie séreuse centrale (CRSC), qui ont été rapportés après l’utilisation de corticostéroïdes à action générale et topiques.
Une surveillance étroite est justifiée chez les patients qui présentent un changement de leur vision ou qui ont des antécédents de pression intraoculaire élevée, de glaucome, et/ou de cataractes.
Santé sexuelle : Potentiel des femmes et des hommes
Fertilité
Aucune étude n’a été menée pour évaluer l’effet de l’administration intranasale de RYALTRIS sur la fertilité humaine.
7.1 Populations particulières
7.1.1 Femmes enceintes
On ne dispose pas d’études chez la femme enceinte avec RYALTRIS.
On ne doit administrer RYALTRIS à la femme enceinte, qui allaite, ou en âge de procréer, que si les avantages escomptés du traitement l’emportent sur les risques qu’il pourrait comporter pour la mère, le fœtus ou le nourrisson. On doit surveiller étroitement l’apparition de tout signe d’hypoadrénalisme chez les nouveau-nés de mères qui ont suivi une corticothérapie durant la grossesse.
L’olopatadine ne s’est pas révélée tératogène chez les lapins et les rats. Par contre, le furoate de mométasone, tout comme d’autres glucocorticoïdes, est un tératogène chez les rongeurs et les lapins. Des études de tératologie ont été menées sur le rat, la souris et le lapin, par voie orale, topique (dermique), et/ou sous-cutanée (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Allaitement
Les glucocorticostéroïdes sont excrétés dans le lait maternel humain. L’olopatadine a été identifiée dans le lait de rates lactantes après administration par voie orale. On ne peut exclure le risque pour les nouveau-nés/nourrissons.
On ignore si après administration par voie nasale, le chlorhydrate d’olopatadine/ses métabolites ou le monohydrate de furoate de mométasone furoate/ses métabolites sont excrétés dans le lait maternel humain. RYALTRIS ne doit être administré aux femmes qui allaitent que si les bienfaits potentiels soupèsent les risques possibles pour le nourrisson.
7.1.3 Enfants
L’innocuité et l’efficacité de RYALTRIS chez les enfants de moins de 6 ans n’ont pas été établies. On ne possède aucune donnée à cet effet.
Les corticostéroïdes intranasaux peuvent causer une réduction de la vitesse de croissance lors de l’administration aux enfants. On doit régulièrement surveiller la croissance des enfants qui prennent RYALTRIS.
7.1.4 Personnes âgées
Les essais cliniques sur RYALTRIS comptaient un petit nombre de patients de 65 ans et plus. D’après les données disponibles sur RYALTRIS, aucun ajustement de la posologie de RYALTRIS n’est justifié chez les patients âgés (voir 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et modification posologique, Populations particulières).
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquents observés dans le cadre d’essais cliniques avec RYALTRIS sont : dysgueusie, céphalées, épistaxis, et inconfort nasal. On n’a rapporté aucune nouvelle observation d’importance clinique comparativement à soit le chlorhydrate d’olopatadine ou le furoate de mométasone seuls. Le profil d’innocuité de RYALTRIS est typique à celui observé avec les médicaments intranasaux de la même classe.
8.2 Effets indésirables identifiés lors des essais cliniques
Étant donné que les essais cliniques sont menés dans des conditions très spécifiques, les taux des effets indésirables observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Rhinite allergique saisonnière chez les adolescents et les adultes
La base de données des essais cliniques portant sur l’innocuité de RYALTRIS comprend un total de 3062 patients traités par RYALTRIS deux fois par jour dans chaque narine, dans quatre (trois études pivots et une non pivot) études à répartition aléatoire et à double insu, d’une durée de 2 semaines, contrôlés par placebo auprès de patients atteints de rhinite allergique saisonnière (RAS).
Les effets indésirables attribuables au traitement (EIAT) pour RYALTRIS et les autres groupes de traitement ont été regroupés pour les quatre études cliniques.
La dysgueusie, l’épistaxis, et l’inconfort nasal ont été signalés chez ≥ 1 % des sujets traités par RYALTRIS à une fréquence plus élevée que ceux recevant le placebo (Tableau 2).
Tableau 2 Effets indésirables attribuables au traitement, rapportés chez ≥1 % des sujets traités par RYALTRIS et plus souvent qu’avec le placebo dans les études sur la RAS de 14 jours, uniquement à 2 fois par jour – Ensemble des analyses sur l’innocuité
| Classe de systèmes d'organes Terme préféré | Placebo 2 f.p.j. (N=776)a n (%)b | RYALTRIS 2 f.p.j. (N=789)a n (%)b | Chlorhydrate d’olopatadine 2 f.p.j. (N=751)a n (%)b | Furoate de mométasone 2 f.p.j. (N=746)a n (%)b |
TROUBLES DU SYSTÈME NERVEUX Dysgueusie | 2 (0,3) | 24 (3,0) | 16 (2,1) | 0 |
TROUBLES RESPIRATOIRES, THORACIQUES ET MÉDIASTINAUX Épistaxis Inconfort nasal | 5 (0,6) 6 (0,8) | 8 (1,0) 8 (1,0) | 11 (1,5) 4 (0,5) | 6 (0,8) 4 (0,5) |
2 f.p.j. = 2 fois par jour; HCl = chlorhydrate, RAS = rhinite allergique saisonnière
a N = Nombre total de sujets dans chaque groupe de traitement dans l’EAI.
b n = nombre de sujets présentant des effets indésirables dans chaque terme MedDRA; Nombre (%) de sujets avec EI, répartis selon l’ordre international des classe de système d’organe. Les pourcentages sont calculés selon le nombre total de sujets dans l’ensemble de l’analyse sur l’innocuité dans chaque groupe de traitement.
Note : Les effets indésirables ont été codés selon la version 20.0 du MedDRA.
Essai de longue durée portant sur l’innocuité chez les adolescents et les adultes
Au total, 593 sujets atteints de rhinite allergique apériodique (RAA) ont été inclus dans une étude de 52 semaines sur l’innocuité, contrôlée par placebo. En tout, 326 sujets ont été exposés à RYALTRIS pendant 6 mois et 250 sujets ont été exposés à RYALTRIS pendant 1 an.
Les EIAT signalés pour ≥ 2 % des sujets traités par RYALTRIS et plus souvent qu’avec le placebo au pH de 3,7 (ce qui correspond au pH de RYALTRIS) étaient infection des voies respiratoires supérieures, épistaxis, céphalées, inconfort nasal, infection virale des voies respiratoires supérieures, infections des voies urinaires, toux et dysgueusie (Tableau 3).
Tableau 3 Effets indésirables attribuables au traitement chez ≥ 2 % des sujets traités par RYALTRIS et plus souvent qu’avec le placebo au pH de 3,7* dans l’étude de 52 semaines portant sur la RAA – Ensembles des analyses sur l’innocuité
| Terme préconisé MedDRA | Placebo au pH de 3,7 (N=99)a n (%)b | RYALTRIS (N=393)a n (%)b |
| Infection des voies respiratoires supérieures | 6 (6,1) | 25 (6,4) |
| Épistaxis | 2 (2,0) | 18 (4,6) |
| Céphalées | 3 (3,0) | 16 (4,1) |
| Inconfort nasal | 2 (2,0) | 11 (2,8) |
| Infection virale des voies respiratoires supérieures | 2 (2,0) | 9 (2,3) |
| Infection des voies urinaires | 2 (2,0) | 9 (2,3) |
| Toux | 2 (2,0) | 9 (2,3) |
| Dysgueusie | 0 | 8 (2,0) |
MedDRA = Medical Dictionary for Regulatory Activities; a N = Nombre total de sujets dans chaque groupe de traitement dans l’ensemble des analyses sur l’innocuité b n = nombre de sujets présentant des effets indésirables dans chaque terme MedDRA; Nombre (%) de sujets avec EI, répartis selon l’ordre international des classe de système d’organe. Les pourcentages sont calculés selon le nombre total de sujets dans l’ensemble de l’analyse sur l’innocuité dans chaque groupe de traitement. Note : Les effets indésirables ont été codés selon la version 18.1 du MedDRA. *Même pH que RYALTRIS | ||
8.2.1 Effets indésirable observés dans les essais cliniques (Enfants)
Les données sur l’innocuité présentées ci-dessous chez des enfants de 6 à 11 ans reflètent l’exposition à RYALTRIS chez 225 patients atteints de rhinite allergique saisonnière (RAS) traités au moyen de 1 pulvérisation par narine, deux fois par jour, dans une étude de 2 semaines, à répartition aléatoire, en groupe parallèle, menée à double insu et contrôlée par placebo.
Les EIAT les plus fréquemment signalés (≥ 1 % dans l’un ou l’autre des groupes) considérés par l’investigateur d’être potentiellement relié à RYALTRIS ou au placebo dans l’étude clinique contrôlée sur la RAS (Tableau 4).
Tableau 4 Résumé des EIAT avec une fréquence ≥ 1,0 % dans l’un ou l’autre des groupes de traitement chez les enfants de 6 à 11 ans
| Terme préconisé MedDRA | Placebo (N=221)a n (%)b | RYALTRIS (N=225) a n (%)b |
| Dysgueusie | 0 | 3 (1,3) |
| Épistaxis | 3 (1,4) | 1 (0,4) |
| Examen oreille, nez et gorge anormal | 2 (0,9) | 3 (1,3) |
MedDRA = Medical Dictionary for Regulatory Activities; EIAT = effet indésirable attribuable au traitement. a N = nombre de sujets dans le groupe de traitement. b n = nombre de sujets présentant des effets indésirables dans chaque terme préconisé MedDRA; Les pourcentages sont calculés selon le nombre total de sujets dans l’ensemble de l’analyse sur l’innocuité dans chaque groupe de traitement. Note : Les effets indésirables ont été codés selon la version 21.0 du MedDRA. | ||
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Les effets indésirables additionnelles suivantes en lien avec le traitement sont survenus lors des essais cliniques chez des patients sous RYALTRIS à une fréquence de < 1 % et plus souvent qu’avec le placebo* :
Troubles d’ordre général et au point d’administration : fatigue
Troubles du système nerveux : somnolence
Troubles respiratoires, thoraciques et médiastinaux : épistaxis, irritation de la gorge
*Effets signalés par plus de 1 patient
INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude formelle n’a été menée pour identifier des interactions médicament-médicament avec RYALTRIS. Toute interaction médicament-médicament de l’association olopatadine et furoate de mométasone devrait être le reflet de celles des composantes individuelles.
Olopatadine
Des études in vitro ont démontré que l’olopatadine n’inhibe pas les réactions métaboliques impliquant les isoenzymes du cytochrome P-450 (1A2, 2C8, 2C9, 2C19, 2D6, 2E1 et 3A4). L’olopatadine se lie modérément aux protéines plasmatiques (à environ 55 %). Ces résultats indiquent qu’il est peu probable que l’olopatadine interagisse avec d’autres médicaments administrés en concomitance.
Furoate de mométasone
Les études démontrent que le furoate de mométasone est principalement et largement métabolisé par le foie chez toutes les espèces étudiées et qu’il subit une biotransformation extensive en de multiples métabolites sans qu’un métabolite principal ne soit détecté dans le plasma. Le furoate de mométasone est métabolisé par le CYP3A4.
On s’attend à ce que le traitement concomitant par des inhibiteurs du CYP3A augmente le risque d’effets secondaires systémiques attribuables aux corticostéroïdes. Cette association devrait être évitée à moins que le bienfait ne l’emporte sur le risque accru d’effets secondaires systémiques attribuables aux corticostéroïdes, dans quel cas les patients devraient être surveillés de près pour déceler tout effet secondaire de ce type.
L’utilisation concomitante de RYALTRIS avec de l’alcool et d’autres dépresseurs du système nerveux central devrait être évité car cela pourrait réduire davantage la vigilance et accroître l’altération de la performance du système nerveux central.
9.4 Interactions médicament-médicament
Les médicaments énumérés dans ce tableau sont sur la base soit de rapports de cas ou d’études d’interaction médicamenteuse, ou d’interactions potentielles en raison de l’ampleur anticipée et de la gravité de l’interaction (c.-à-d., ceux qui sont identifiés comme contre-indiqués).
Tableau 5 – Interactions médicament-médicament établies ou possibles
| Dénomination propre/commune | Source d’éléments de preuve | Effet | Commentaire clinique |
Inhibiteurs du CYP3A (p.ex., kétoconazole, itraconazole, clarithromycine, atazanavir, indinavir, nelfinavir, saquinavir, ritonavir, produits contenant du cobicistat) | Étude de cas | Après administration orale de kétoconazole, un puissant inhibiteur du CYP3A4, la concentration plasmatique moyenne du furoate de mométasone inhalé par voie orale a augmenté et les taux de cortisol plasmatique semblait diminuer. | On s’attend à ce que le traitement concomitant par des inhibiteurs du CYP3A augmente le risque d’effets secondaires systémiques. Cette association devrait être évitée à moins que le bienfait l’emporte sur le risque accru d’effets systémiques attribuables aux corticostéroïdes, dans quel cas les patients doivent être surveillés de près pour déceler de tels effets secondaires. |
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-plantes médicinales
Les interactions avec les plantes médicinales n’ont pas été établies.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoires n’ont pas été établies.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
RYALTRIS contient du chlorhydrate d’olopatadine et du furoate de mométasone; par conséquent, les modes d’action décrits ci-dessous pour les composants individuels s’appliqueraient à RYALTRIS. Ces médicaments représentent 2 classe thérapeutiques différentes (antagoniste des récepteurs histaminiques H1 et corticostéroïde synthétique).
Chlorhydrate d’olopatadine
L’olopatadine est un antagoniste des récepteurs histaminiques H1. L’activité antihistaminique de l’olopatadine a été documentée dans des tissus isolés, sur des modèles animaux et chez les humains.
Furoate de mométasone
Le furoate de mométasone est un glucocorticostéroïde topique doté de propriétés anti-inflammatoires locales dont l’action systémique est minime quand il est pris selon les doses recommandées.
10.2 Pharmacodynamie
Chlorhydrate d’olopatadine
Effets cardiaques
Dans une étude de 12 mois auprès de 429 patients atteints de rhinite allergique apériodique traités par pulvérisateur nasal de chlorhydrate d’olopatadine, 665 mcg par pulvérisation, 2 pulvérisations par narine deux fois par jour, on n’a observé aucun effet du chlorhydrate d’olopatadine sur la prolongation de l’intervalle QT.
Furoate de mométasone monohydraté
Dans deux essais cliniques utilisant un antigène nasal comme comparateur, le furoate de mométasone monohydraté en pulvérisation aqueuse nasale a démontré une activité anti-inflammatoire tant au niveau des réponses allergiques en phase précoce qu’en phase tardive. Ceci a été démontré par des réductions (versus placebo) de l’activité des histamines et des éosinophiles et des diminutions (versus les valeurs de référence) des éosinophiles, des neutrophiles et des protéines d’adhérence des cellules épithéliales. La pertinence clinique de ces observations est inconnue.
10.3 Pharmacocinétique
Absorption
Après l’administration intranasale répétée de 2 pulvérisations par narine de RYALTRIS (2660 mcg de chlorhydrate d’olopatadine et 100 mcg de furoate de mométasone) deux fois par jour chez des patients souffrant de rhinite allergique saisonnière, l’exposition plasmatique maximale moyenne (± écart type) (Cmax) était de 19,80 ± 7,01 ng/mL pour l’olopatadine et de 9,92 ± 3,74 pg/mL pour le furoate de mométasone, et l’exposition moyenne pour le schéma posologique (ASCtau) était de 88,77 ± 23,87 ng/mL*h pour l’olopatadine et de 58,40 ± 27,00 pg/mL*h pour le furoate de mométasone. Le temps médian pour atteindre l’exposition maximale à partir d’une dose unique était de 1 heure tant pour l’olopatadine que pour le furoate de mométasone.
La biodisponibilité systémique de l’olopatadine et du furoate de mométasone de RYALTRIS après l’administration intranasale était estimée comparable à celle du chlorhydrate d’olopatadine et du furoate de mométasone par pulvérisation nasale administrés en tant que monothérapies.
Distribution
La liaison aux protéines pour l’olopatadine était modérée à environ 55 % dans le sérum humain et elle était indépendante de la concentration du médicament pour la gamme de 0,1 à 1000 ng/mL. L’olopatadine se lie principalement à l’albumine sérique humaine.
On rapporte que la liaison protéique in vitro pour le furoate de mométasone se situe entre 98 % à 99 % dans la gamme de concentration de 5 à 500 ng/mL.
Métabolisme
L’olopatadine ne subit pas de biotransformation extensive. Selon les profils plasmatiques des métabolites, après l’administration de [14C] olopatadine, au moins 6 métabolites mineurs circulent dans le plasma humain. L’olopatadine compte pour 77 % de la radioactivité totale plasmatique maximale et tous les métabolites combinés comptent pour <6 %. Deux des métabolites ont été identifiés comme l’olopatadine N-oxyde et le N-déméthyle olopatadine. Dans les études in vitro avec les isoenzymes du cytochrome P450 humain exprimé par l’ADNc et les flavine-monooxygénases (FMO), la formation du N-déméthyle olopatadine (Ml) était catalysé principalement par le CYP3A4, tandis que l’olopatadine N-oxyde (M3) était principalement catalysée par FMO1 et FMO3. L’olopatadine à des concentrations pouvant atteindre 33900 ng/mL n’a pas inhibé la biotransformation in vitro des substrats spécifiques pour les isoenzymes CYP1A2, CYP2C9, CYP2C19, CYP2D6, CYP2E1, et CYP3A4. Le potentiel pour que l’olopatadine et ses métabolites agissent en tant qu’inducteurs d’enzymes du CYP n’a pas été évalué.
Des études ont démontré que toute portion d’une dose de furoate de mométasone avalée et absorbée subit une biotransformation importante formant de nombreux métabolites. Aucun des métabolites principaux n’est décelable dans le plasma. Après incubation in vitro, l’un des métabolites mineurs produits est le furoate de 6-ß-hydroxy-mométasone. Dans les microsomes hépatiques humains, la formation du métabolite est régie par l’isoenzyme 3A4 du cytochrome P450 (CYP3A4).
Élimination :
Après l’administration par voie intranasale d’une dose unique de l’association d’olopatadine et de furoate de mométasone (2660 µg de chlorhydrate d’olopatadine et 200 µg de furoate de mométasone), la demi-vie d’élimination moyenne de l’olopatadine et du furoate de mométasone était de 8,63 et de 18,11 heures, respectivement.
L’olopatadine est principalement éliminée par excrétion urinaire. Environ 70 % de la dose orale de [14C] chlorhydrate d’olopatadine s’est retrouvé dans l’urine et 17 % dans les fèces. Parmi les substances liées au médicament recouvré dans l’urine des premières 24 heures, 86 % était de l’olopatadine inchangée et la balance était composée d’olopatadine N-oxyde et de N-déméthyle olopatadine.
Tout dose de furoate de mométasone absorbée est excrétée sous forme de métabolites, principalement dans la bile, et dans une moindre mesure, dans l’urine.
Populations particulières et états pathologiques
- Enfants : La modélisation pharmacocinétique suggère des estimés comparables des gammes d’exposition chez les enfants de 6 à 11 ans comparativement aux valeurs d’exposition chez les adolescents et les adultes, lorsque les posologies recommandées sont utilisées pour chaque groupe d’âge. Aucune étude n’a porté sur les paramètres pharmacocinétiques de RYALTRIS chez les patients de moins de 6 ans (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.3 Populations particulières, Enfants).
- Personnes âgées : Selon l’analyse pharmacocinétique de population chez les patients de 65 ans et plus, les paramètres pharmacocinétiques de l’olopatadine et du furoate de mométasone de RYALTRIS n’ont pas été influencés par l’âge.
- Sexe : Selon l’analyse pharmacocinétique de population, les paramètres pharmacocinétiques de l’olopatadine et du furoate de mométasone de RYALTRIS n’ont pas été influencés par le sexe.
- Origine ethnique : Selon l’analyse pharmacocinétique de population, les paramètres pharmacocinétiques de l’olopatadine et du furoate de mométasone de RYALTRIS n’ont pas été influencés par l’origine ethnique.
Insuffisance hépatique :
RYALTRIS n’a fait l’objet d’aucune étude pharmacocinétique spécifique pour étudier l’effet de l’insuffisance hépatique.
Le métabolisme de l’olopatadine est une route mineure d’élimination.
L’administration d’une dose unique inhalée de 400 mcg de furoate de mométasone à des sujets avec une altération hépatique légère (n=4), modérée (n=4), et grave (n=4) n’a donné lieu qu’à 1 ou 2 sujets dans chaque groupe avec des concentrations de furoate de mométasone (variant de 50 à 105 pcg/mL). Les concentrations plasmatiques maximales observées semblaient augmenter avec la gravité de l’insuffisance hépatique; toutefois, les niveaux détectables étaient peu nombreux.
Insuffisance rénale :
Les valeurs de Cmax pour l’olopatadine après des doses intranasales uniques n’étaient pas très différentes entre les sujets sains (18,1 ng/mL) et les patients atteints d’insuffisance rénale légère, modérée et grave (variant de 15,5 à 21,6 ng/mL). L’ASC0-12 plasmatique moyenne était 2 fois plus élevée chez les patients atteints d’insuffisance rénale (clairance de la créatinine <30 mL/min/1,73 m2). Chez ces patients, les concentrations plasmatiques maximales d’olopatadine à l’état d’équilibre étaient environ 10 fois moins élevés que celles observées après l’administration de doses orales plus élevées, doses de 20 mg par voie orale, deux fois par jour, qui étaient bien tolérées.
Les effets de l’insuffisance rénale sur les paramètres pharmacocinétiques du furoate de mométasone n’ont pas été adéquatement étudiés.
ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à la température ambiante (15 à 30 °C), à l’abri de la lumière.
Ne pas réfrigérer, ni congeler.
Garder hors de la portée et de la vue des enfants.
Utiliser dans les 2 mois suivant l’ouverture initiale.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune information n’est disponible pour ce produit pharmaceutique.
PARTIE II : INFORMATION SCIENTIFIQUE
INFORMATION PHARMACEUTIQUE
Substances médicamenteuses : chlorhydrate d’olopatadine et furoate de mométasone monohydraté
Nom propre : Chlorhydrate d’olopatadine
Nom chimique : Dibenz[b,e]oxepin-2-acide acétique, 11-[3-(dimethylamino)propylidene]-6,11-dihydro-, chlorhydrate, (Z)-
Ou,
11-[(Z)-3-(Dimethylamino) propylidene]-6,11-dihydrodibenzo[b,e]oxepin-2-acide acétique, chlorhydrate
Formule moléculaire et masse moléculaire : C21H23NO3•HCl; 373,87 g mol-1
Formule développée :
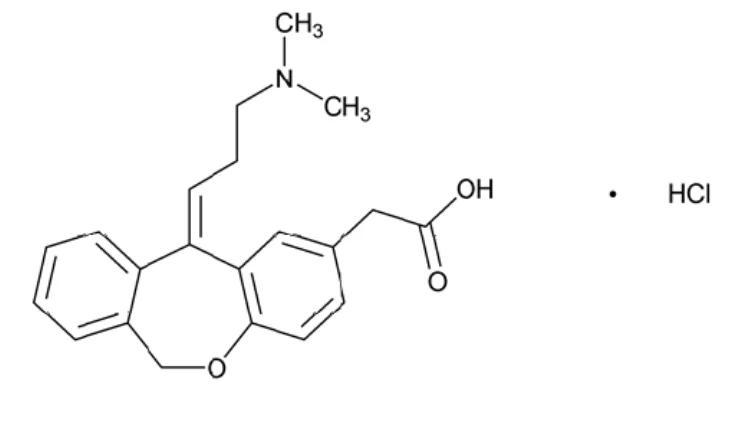
Propriétés physicochimiques : Description : Poudre cristalline blanche
Solubilité : Très soluble dans l’acide formique, légèrement soluble dans l’eau et très légèrement soluble dans l’alcool déshydraté.
Substances médicamenteuses :
Nom propre : Furoate de mométasone monohydraté
Nom chimique : [(8S,9R,10S,11S,13S,14S,16R,17R)-9-chloro-17-(2-chloroacetyl)-11-hydroxy-10,13,16-triméthyl-3-oxo-6,7,8,11,12,14,15,16-octahydrocyclopenta[a]phenanthren-17-yl] furan-2-carboxylate;hydrate
Ou,
9,21-Dichloro-11β,17-dihydroxy-16α-methylpregna-1,4-diene-3,20-dione 17-(2-furoate) monohydrate
Formule moléculaire et masse moléculaire :C27H30Cl2O6•H2O; 539,45 g mol-1
Formule développée :
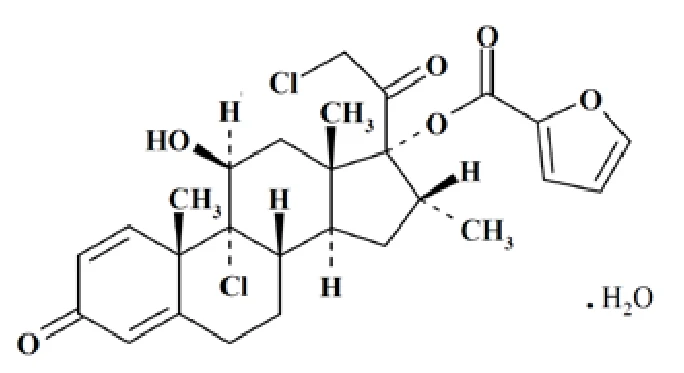
Propriétés physicochimiques : Description : Poudre blanche à blanc cassé.
Solubilité : Pratiquement insoluble dans l’eau, soluble dans l’acétone et le chlorure de méthylène, légèrement soluble dans l’éthanol (96 %).
ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Rhinite allergique saisonnière (RAS) chez les adolescents et les adultes
Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 6 – Résumé des données démographiques sur les patients pour les essais cliniques pivots
| No de l’étude | Conception de l’essai et durée | Posologie, voie d’administration | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
|---|---|---|---|---|---|
| GSP 301-301 | Étude en groupes parallèles et à répartition aléatoire, contrôlée par placebo et par médicament actif, menée à double insu auprès de sujets (12 ans et plus) atteints de RAS – modèle fu pollen du printemps (arbres et gazon) 14 jours | Deux pulvérisations par narine 2 fois par jour
| 1180 sujets présentant une RAS | 39,3 (12-87) ans | 418M/762F |
| GSP 301-304 | Étude en groupes | Deux pulvérisations | 1176 sujets | 39,6 (12-82) | 435M/737F |
| No de l’étude | Conception de l’essai et durée | Posologie, voie d’administration | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||||
|---|---|---|---|---|---|---|---|---|---|
parallèles et à répartition aléatoire, contrôlée par placebo et par médicament actif, menée à double insu auprès de sujets (12 ans et plus) atteints de RAS – Modèles de saison automnale (p.ex., herbe à poux) et de cèdre des montagnes 14 jours | par narine deux fois par jour
| présentant une RAS | ans | ||||||
L’innocuité et l’efficacité de RYALTRIS dans le traitement de patients (âgés de 12 ans et plus) avec des antécédents de RAS depuis ≥ 2 ans en lien avec les allergènes saisonniers pertinents du printemps et de l’automne, et qui ont testé positifs au test cutané, ont fait l’objet de deux essais cliniques pivots multicentriques de Phase 3, à répartition aléatoire, à double insu, et contrôlés par placebo et par ingrédient actif. Les études ont inclus 2 356 sujets, dont 596 ont été répartis aléatoirement pour recevoir le traitement par RYALTRIS. Les caractéristiques démographiques des patients traités par RYALTRIS sont les suivantes : les patients étaient âgés de 12 à 81 ans (âge moyen de 40 ans); 67 % de femmes, 33 % d’hommes; 81 % blancs, 15 % noirs et 3 % autres.
Les patients présentant des symptômes nasaux de modérés à sévères ont été répartis aléatoirement dans 1 des 4 groupes de traitement : deux pulvérisations par narine, deux fois par jour, de RYALTRIS, de chlorhydrate d’olopatadine, de furoate de mométasone, et du placebo véhicule pendant 2 semaines. Les comparateurs, soit le chlorhydrate d’olopatadine et le furoate mométasone, utilisaient les mêmes dispositifs et véhicules que RYALTRIS, mais ne sont pas commercialisés.
Dans les deux études, le principal paramètre d’évaluation de l’efficacité était le changement moyen avec le début d’étude du score total des symptômes nasaux (STSNr) réflectif du matin plus ceux de l'après-midi signalé sur 12 heures par le patient au cours de la période de traitement de 14 jours. Les paramètres d’évaluation secondaires incluaient le changement sur 12 heures par rapport au début de l’étude du score total des symptômes nasaux (STSNi) instantanés, et le score total des symptômes oculaires (STSOr) réflectif, respectivement.
Les STSNr et STSNi étaient calculés comme la somme des scores de symptômes nasaux pour la rhinorrhée, la congestion nasale, les éternuements, et les démangeaisons nasales. Le STSOr était la somme des symptômes oculaires pour les démangeaisons/sensations de brûlure, le larmoiement et la rougeur. Une échelle de 4 points de 0 (aucun symptôme) à 3 (symptômes sévères) a été utilisée pour l’évaluation des patients.
L’innocuité et l’efficacité de Ryaltris ont été davantage évaluées dans une étude de 52 semaines (GSP 301-303) chez des patients souffrant de rhinite allergique perannuelle.
Résultats de l’étude
Score total des symptômes nasaux (STSNr) réflectif
Les résultats des deux études de conception semblable sur la RAS fournissent des preuves répétées de l’efficacité de RYALTRIS. Les résultats du principal paramètre d’évaluation ont démontré des effets thérapeutiques cohérents par rapport au placebo chez les sujets avec RAS lorsque traités pendant 14 jours, tels que mesurés par la moyenne du STSNr sur l’ensemble de la période de traitement (Tableau 7).
Tableau 7 Résumé des résultats d’analyse du STSN réflectif du matin plus ceux de l'après-midi sur une période de traitement de 14 jours (ensemble d'analyse intégrale) – Études individuelles
| Comparaison de traitement | Sujets (n) Différence des moyennes par moindres carrés (IC à 95 %) Valeur de p | |
| GSP 301-301a | GSP 301-304a | |
| RYALTRIS versus placebo | 299 vs 283 -0,98 (-1,38, -0,57) P<0,0001 | 291 vs 290 -1,09 (-1,49, -0,69) P<0,001 |
| RYALTRIS versus chlorhydrate d’olopatadine | 299 vs 294 -0,61 (-1,01, -0,21) P=0,0029 | 291 vs 290 -0,44 (-0,84, -0,05) P=0,028 |
| RYALTRIS versus furoate de mométasone | 299 vs 294 -0,39 (-0,79, 0,01) P=0,0587b | 291 vs 293 -0,47 (-0,86, -0,08) P=0,019 |
IC = intervalle de confiance; n = nombre de sujets dans le groupe de traitement dont les données sont disponibles; STSN réflectif = score total des symptômes nasaux réflectifs. a Analyse des mesures répétées par un modèle à effet mixte b Pas significatif sur le plan statistique (seuil d’importance bilatéral à 0,05). | ||
Score total des symptômes oculaires (STSOr) réflectif
Les résultats des deux études de conception semblable sur la RAS fournissent des preuves répétées de l’amélioration statistiquement significative (P < 0,05) du STSOr chez les patients traités par RYALTRIS comparativement aux patients traités par placebo (Tableau 8).
Tableau 8 Résumé des résultats d’analyse du STSO réflectif du matin plus ceux de l'après-midi sur une période de traitement de 14 jours (ensemble d'analyse intégrale) – Études individuelles
| Comparaison de traitement | Sujets (n) Différence des moyennes par moindres carrés (IC à 95 %) (Valeur de p) | |
| GSP 301-301a | GSP 301-304a | |
| RYALTRIS versus placebo | 299 vs 283 -0,49 -0,79, -0,19 P=0,0014 d | 291 vs 290 -0,52 -0,84, -0,20 P=0,001 d |
| RYALTRIS versus HCL d’olopatadine | 299 vs 294 -0,09 -0,39, 0,21 P=0,5423 | 291 vs 290 -0,17 -0,48, 0,15 P=0,297 |
| RYALTRIS versus furoate de mométasone | 299 vs 294 -0,19 -0,49, 0,11 P=0,2113 | 291 vs 293 -0,35 -0,66, -0,03 P=0,030 d |
STSOr = score total des symptômes oculaires réflectif. a Modèle « ajusté par mesures répétées à effets mixtes. ». d une différence statistiquement importante (p<0,05) pour RYALTRIS versus placebo | ||
Score total des symptômes nasaux (STSNi) instantané
Dans les deux études de conception semblable sur la RAS, RYALTRISMD a démontré des effets thérapeutiques statistiquement (P < 0,05) et cliniquement supérieurs comparativement au placebo et aux monothérapies par les composantes individuelles (chlorhydrate d’olopatadine et furoate de mométasone) chez les sujets traités pendant 14 jours, tels que mesurés par le score total des symptômes nasaux (STSNi) instantané. (Tableau 9)
Tableau 9 : Résumé des résultats d’analyse du (STSNi) du matin plus ceux de l'après-midi au cours de la période de traitement de 14 jours (Ensemble d’analyses intégral) – Études individuelles
| Comparaison de traitement | Sujets (n) Différence des moyennes par moindres carrés (IC à 95 %) Valeur de p | |
|---|---|---|
| GSP 301-301a | GSP 301-304a | |
| RYALTRIS vs placebo | 299 vs 283 -0,93 (-1,28, -0,58) p<0,0001 | 291 vs 290 -0,94 (-1,32, -0,56) p<0,001 |
| RYALTRIS vs chlorhydrate d’olopatadine | 299 vs 294 -0,50 (-0,85, -0,15) p=0,0050 | 291 vs 290 -0,41 (-0,78, -0,03) p=0,035 |
| RYALTRIS vs furoate de mométasone | 299 vs 294 -0,36 (-0,71, -0,01) p=0,0413 | 291 vs 293 -0,51 (-0,88, -0,13) p=0,008 |
AM = matin; IC = intervalle de confiance; HCl = chlorhydrate; n = nombre de sujets dans le groupe de traitement dont les données sont disponibles; PM = soirée; vs = versus; STSNi = score total des symptômes nasaux instantané.
a Analyse des mesures répétées par un modèle à effet mixte.
Début d’action
Le début d’action a été défini comme le premier point temporel après l’initiation du traitement alors que RYALTRIS a démontré un changement par rapport au début de l’étude du STSNi qui était statistiquement supérieur comparativement au placebo, et s’est avéré durable. Les essais pivots ont démontré que dans des conditions cliniques, le début d’action de RYALTRIS a été observé à 15 minutes chez les patients ≥ 12 ans (voir la Figure 1).
Figure 1 : Changement de la moyenne des moindres carrés par rapport au début de l’étude du STSNi (score total des symptômes nasaux instantané) du délai de l’action (Ensemble d’analyse intégrale) (Étude GSP 301-304)
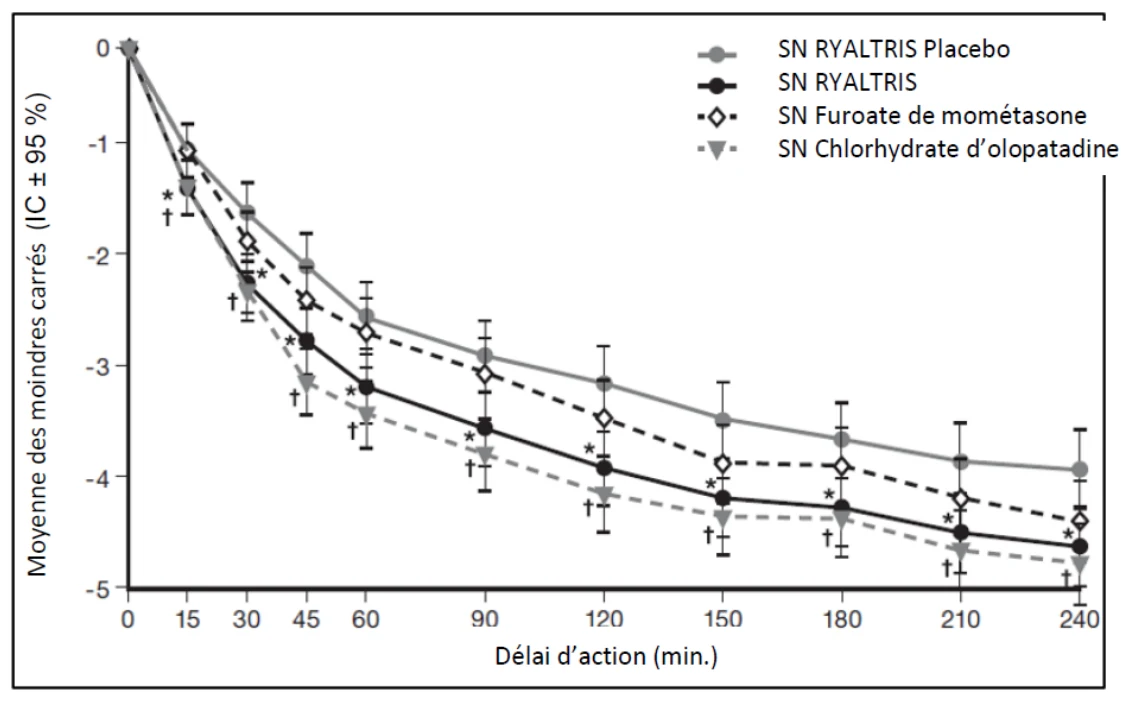
IC = intervalle de confiance; LS = moindres carrés; NS = pulvérisateur nasal; †* indique une différence significative lorsque comparé avec le placebo (p<0,05)
Rhinite allergique saisonnière (RAS) chez les patients pédiatriques
Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 10 : Résumé des données démographiques sur les patients pour les essais cliniques chez les enfants
| Numéro de l’étude | Conception de l’étude et durée | Posologie e voie d’administration | Sujets à l’étude (n) | Âge moyen (marge) | Sexe |
| GSP 301-305 | Étude randomisée, à double insu, contrôlée par placebo, par groupes parallèles auprès de patients pédiatriques (âgés de 6 à moins de 12 ans) atteints de RAS 14 jours | Une pulvérisation par narine deux fois par jour
| 446 sujets pédiatriques avec RAS | 8,7 (6-11) ans | 238G/208F |
L’innocuité et l’efficacité de RYALTRIS ont été étudiées dans le cadre d’une étude randomisée, à double insu et contrôlée par placebo, auprès de 446 patients pédiatriques âgés de 6 à 11 ans atteints de rhinite allergique saisonnière. L’âge moyen des sujets à l’étude était de 8,6 ans dans le groupe SN placebo et de 8,7 ans dans le groupe Ryaltris. Environ 50 % des sujets étaient de sexe masculin et 50 % de sexe féminin dans le groupe SN placebo; dans le groupe Ryaltris, 56 % des sujets étaient de sexe masculin et 44 % étaient de sexe féminin.
La conception de cet essai était semblable à celle préconisée pour les essais menés chez les adultes. L’évaluation de l’efficacité était semblable pour les études de 2 semaines chez les adolescents et les adultes. Le principal paramètre d’évaluation de l’efficacité était le changement moyen avec le début d’étude du score total des symptômes nasaux (STSNr) réflectif du matin plus ceux de l'après-midi signalé sur 12 heures par le patient au cours de la période de traitement de 14 jours. Les paramètres d’évaluation secondaires incluaient le changement par rapport au début de l’étude du score total des symptômes nasaux (STSNi) instantanés du matin plus ceux de l'après-midi signalé sur 12 heures par le patient au cours de la période de traitement de 14 jours, et le changement par rapport au début de l’étude du score global du Questionnaire sur la qualité de vie chez les enfants avec rhinoconjonctivite (Paediatric Rhinoconjunctivitis Quality of Life Questionnaire -- PRQLQ).
Résultats de l’étude
Un résumé de l’analyse de mesures répétées pour l’ensemble d’analyse intégral du STSNr AM et PM moyen pour la période de traitement de 14 jours est présenté dans le Tableau 11. Pour l’ensemble d’analyse intégral, la différence de la moyenne des moindres carrés de -0,6 entre RYALTRIS et le placebo était cliniquement importante et statistiquement significative (p = 0,001) en faveur de RYALTRIS. Ces résultats ont répondu à la stratégie de contrôle préspécifiée, telle que définie dans le plan d’analyse statistique.
Pour l’ensemble des protocoles, la différence de la moyenne des moindres carrés de -0,6 entre RYALTRIS et le placebo était cliniquement importante et statistiquement significative (p = 0,001) en faveur de RYALTRIS.
Tableau 11 : Résumé des résultats de l’analyse de mesures répétées pour le changement avec le début de l’étude du STSNr AM et PM moyen pour la période de traitement randomisé de 14 jours (ensemble d’analyse intégral)
| Nombre de sujets | Comparaison (RYALTRIS versus placebo) | |||
| Placebo | RYALTRIS | Différence de la moyenne des moindres carrés | IC à 95 % | Valeur de p |
| 219 | 222 | -0,6 | -0,9, -0,2 | 0,001* |
AM = matin; IC = intervalle de confiance; PM = après midi/soirée; STSNr = Score total des symptômes nasaux réflectif
*Score statistiquement significatif (p < 0,05)
RYALTRIS a également démontré une amélioration statistiquement significative du STSNi AM et PM moyen signalé sur 12 heures par le patient (P < 0,001) et le changement par rapport au début de l’étude du score global du Questionnaire sur la qualité de vie chez les enfants avec rhinoconjonctivite (PRQLQ; P < 0,001) comparativement au placebo au cours de la période de traitement de 14 jours. L’amélioration du STSOr AM et PM moyen sur la période de traitement de 14 jours était numériquement en faveur de RYALTRIS mais on n’a pas observé d’importance statistique lorsque RYALTRIS était comparé au placebo (P=0,233).
MICROBIOLOGIE
Cette information n’est pas disponible pour ce produit pharmaceutique.
TOXICOLOGIE NON CLINIQUE
Toxicité générale
Chlorhydrate d’olopatadine et furoate mométasone monohydraté
Aucune mortalité ou effet indésirable systémique liés aux articles de test n’ont été observés chez des rats traités par voie intranasale avec RYALTRIS pendant 13 semaines et aucun organe cible n’a été identifié. Aucun signe de toxicité locale n’a été observé. On n’a observé aucune différence notable entre RYALTRIS et leurs comparateurs en monothérapie ou le placebo. À la dose sans effet nocif observé (DSENO) (1,064/0,04 mg/jour de chlorhydrate d’olopatadine/ furoate de mométasone) dans l’étude de 13 semaines sur la toxicité chez le rat, on observe un multiple de 2,3 fois et de 8 fois la DQIMRH des mono-composantes de RYALTRIS (5,320 mg de HCl d’olopatadine [4,8 mg d’olopatadine base] et 0,2 mg de furoate mométasone), selon la superficie nasale et la surface corporelle, respectivement. Selon la normalisation de la dose en fonction du poids corporel, on observe un multiple de 48 fois la DQIMRH de 0,089 mg/kg (5,320 mg/jour) de HCL d’olopatadine et 0,0033 mg/kg (0,20 mg/jour) de furoate de mométasone, en présumant un poids corporel de 60 kg.
Chlorhydrate d’olopatadine
Les études de toxicité subchroniques et chroniques chez les rats et les chiens ont démontré que le foie et les reins étaient les organes cibles pour la toxicité par le chlorhydrate d’olopatadine. Chez les rats, les paramètres d’ophtalmologie et d’hématologie n’ont pas été affectés après l’administration chronique du chlorhydrate d’olopatadine. Dans les études chroniques sur le chien, les paramètres d’ophtalmologie, d’hématologie, de chimie sanguine et de poids des organes n’ont pas été affectés par l’administration de chlorhydrate d’olopatadine. La dose sans effet nocif observé (DSENO) lors d’une étude de 13 semaines sur la toxicité orale chez les rats était de 6 mg/kg/jour (environ 67 et 11 fois la DQIMRH sur la base du poids corporel et de mg/m2 de la SC, respectivement). La DSENO dans l’étude de toxicité orale de 52 semaines chez le chien était de à 0,6 mg/kg/jour (environ 7 et 4 fois la DQIMRH sur la base du poids corporel et de mg/m2 de la SC, respectivement).
Furoate de mométasone monohydraté
Les études de toxicité menées chez le rat et chez le chien durant des périodes de 6 mois ont montré que la suspension aqueuse de furoate de mométasone pour inhalation nasale était bien tolérée. Dans ces études, les rats qui ont reçu des doses allant jusqu’à 0,6 mg/kg ou 0,18 mg/jour (environ 182 et 30 fois la DQIMRH sur la base du poids corporel et de mg/m2 de la SC, respectivement) ont présenté une perte de poils sur le dos pendant les 5 dernières semaines, ce qui correspond à une hypotrichose. Chez le rat, on a établi la dose sans effet pour les effets pharmacologiques à 0,050 mg/kg (environ 15 et 2 fois la DQIMRH sur la base du poids corporel et de mg/m2 de la SC, respectivement) en fonction de gains pondéraux faibles avec l’administration des fortes doses. Chez les chiens traités avec 0,15 mg/kg/jour ou 2,0 mg/jour (environ 45 et 24 fois la DQIMRH sur la base du poids corporel et de mg/m2 de la SC, respectivement), on a retrouvé un taux d’éosinophiles inférieur aux chiffres préthérapeutiques et aux chiffres des témoins après 4, 13 et 26 semaines de traitement. Par ailleurs, la réponse à l’ACTH (hormone adrénocorticotrope) dans les groupes dont la dose était égale ou supérieure à 0,045 mg/kg/jour (environ 14, 7 et 1,4 fois la DQIMRH sur la base du poids corporel, de mg/m2 de la SC et de mg/m2 de la SN, respectivement) était plus faible que chez les témoins. Les différences observées étaient proportionnelles à la dose et imputables au furoate de mométasone. On n’a relevé aucun signe d’irritation nasale dans les études chez le rat et chez le chien, quelle que soit la dose administrée. Dans ces deux études, on n’a pas identifié d’organe cible sur lequel s’exerceraient les effets toxiques du médicament.
La suspension aqueuse de furoate de mométasone en pulvérisateur nasal a été bien tolérée à la suite de son administration nasale à des chiens durant 1 an à des doses allant jusqu’à 2,0 mg/jour. Dans le groupe ayant reçu 2,0 mg/jour, on a remarqué une fréquence plus élevée d’alopécie, des diminutions minimes des taux de lymphocytes et d’éosinophiles, une baisse du taux de cortisol avant et après l’épreuve à l’ACTH, une diminution du poids des surrénales, des surrénales atrophiées ou de petite taille, une atrophie de l’épiderme, une atrophie minime du tissu lymphoïde de la rate, un léger amincissement en foyer de l’épithélium des cornets et une rétention luminale du mucus. Chez les chiens traités avec des doses égales ou supérieures à 0,2 mg/jour ou 0,015 mg/kg/jour (environ 5, 2,3 et 0,7 fois la DQIMRH sur la base du poids corporel, de mg/m2 de la SC et de mg/m2 de la SN, respectivement), on a observé une augmentation proportionnelle à la dose du taux d’amas lymphoïdes plus petits ou absents. À l’exception d’une légère augmentation de la rétention luminale du mucus dans le groupe recevant la plus forte dose de 2,0 mg/jour, on n’a pas noté d’irritation ou d’inflammation des cornets causée par le furoate de mométasone. On a donc conclu que les changements observés dans les amas lymphoïdes constituaient une réponse localisée et dépourvue de signification toxicologique à l’application du corticostéroïde.
Génotoxicité
Chlorhydrate d’olopatadine
L’olopatadine a été testée dans une série d’études in vitro et in vivo et des études sur la mutagenèse. Les résultats de ces études démontrent que le traitement par l’olopatadine n’a induit aucune mutation génétique ni aberration chromosomiale.
Furoate de mométasone monohydraté
On n’a pas observé d’effet mutagène du furoate de mométasone à la suite d’une épreuve sur des cellules de lymphome de souris ni de l’épreuve de mutagenèse sur Salmonella pratiquée avec des microsomes de mammifère. Par ailleurs, les résultats des épreuves suivantes ont tous été négatifs : test du micronoyau sur des érythrocytes de moelle osseuse de souris; analyse du potentiel clastogène sur des cellules de moelle osseuse de rat; recherche de synthèse d’ADN atypique dans des hépatocytes de rat; analyse du potentiel clastogène sur des cellules germinales à l’état mitotique de souris mâles; recherche des aberrations chromosomiques dans des cellules pulmonaires de hamster chinois. Dans des cultures de cellules d’ovaire de hamster chinois, des doses cytotoxiques de furoate de mométasone ont causé des aberrations chromosomiques simples proportionnelles à la dose à la suite de leur exposition continue (7,5 heures) lors de la phase sans activation métabolique, mais pas en présence du fragment hépatique S9. On ne considère pas que cette observation ait une incidence sur l’évaluation des risques associés au furoate de mométasone, puisque la recherche d’aberrations chromosomiques en présence du fragment S9 et toutes les autres épreuves réalisées in vivo ont été négatives.
Carcinogenèse
Chlorhydrate d’olopatadine
L’olopatadine n’a démontré aucun pouvoir tumorigène chez la souris à des doses orales atteignant 500 mg/kg/jour (environ 5 617 et 455 fois la DQIMRH sur la base du poids corporel et de mg/m2 de la SC, respectivement) pendant 78 semaines, ni chez le rat à des doses orales de jusqu’à 200 mg/kg/jour (environ 2 247 et 364 fois la DQIMRH sur la base du poids corporel et de mg/m2 de la SC, respectivement) pendant 104 semaines.
Furoate de mométasone monohydraté
Le potentiel de carcinogénicité du furoate de mométasone inhalé (aérosol avec agent propulseur CFC et tensioactif) à des doses pouvant atteindre 0,160 et 0,067 mg/kg/jour (environ 48 et 20 fois, respectivement la DQIMRH sur la base du poids corporel, et de 3,9 et 3,3 fois, respectivement, la DQIMRH sur la base de mg/m2 de la SC) a été étudié lors d’études de 24 mois chez les souris et les rats, respectivement. Des effets typiquement liés au glucocorticoïdes, y compris plusieurs lésions non-néoplasiques, ont été observés. Aucune relation dose-réponse statistiquement significative n’a été détectée pour aucun des types de tumeur. L’augmentation apparente des tumeurs mésenchymateuses de la vessie/des vésicules séminales chez la souris est considérée n’avoir aucune pertinence au niveau de l’évaluation du risque carcinogène chez l’humain, car il s’agit d’une observation spécifique à l’espèce et à la souche, sans corrélation humaine. L’incidence plus importante d’hyperplasie des cellules des îlots pancréatiques chez les rats mâles qui ont reçu 0,034 et 0,067 mg/kg/jour (environ 10 et 20 fois, respectivement la DQIMRH sur la base du poids corporel et environ 2 et 3,3 fois, respectivement, sur la base de mg/m2 de la SC, respectivement) est attribuée aux effets métaboliques bien établis (augmentation de la résistance au glucose et/ou à l’insuline) suivant l’administration prolongée des glucocorticoïdes. L’augmentation des tumeurs des cellules des îlots pancréatiques, qui est induite par d’autres stéroïdes, reflète un mécanisme non génotoxique qui n'opère que chez des espèces sensibles sur le plan endocrinologique.
Toxicologie sur la reproduction
Chlorhydrate d’olopatadine
Lors d’études sur la reproduction chez le rat, on a observé une altération de la fertilité (c.-à-d., réduction de l’indice de fertilité, réduction du taux d’implantation) à une dose orale de 400 mg/kg/jour (environ 4 494 et 732 fois la DQIMRH sur la base du poids corporel, et de mg/m2 de la SC, respectivement). On n’a observé aucun effet sur la fertilité à la dose orale de 50 mg/kg/jour (environ 562 et 91 fois la DQIMRH sur la base du poids corporel, et de mg/m2 de la SC, respectivement).
Dans une étude sur le développement embryofoetal, des rates gravides ont reçu des doses orales pouvant atteindre 600 mg/kg/jour tout au long de la période d’organogenèse. On a observé une réduction du nombre de fœtus vivants aux doses supérieures ou égales à 60 mg/kg/jour (environ 674 et 110 fois la DQIMRH sur la base du poids corporel, et de mg/m2 de la SC, respectivement). L’olopatadine ne s’est pas révélée tératogène à aucune dose en-deçà de 600 mg/kg/jour (environ 6 742 et 1 098 fois la DQIMRH sur la base du poids corporel, et de mg/m2 de la SC, respectivement). Dans une étude sur le développement embryofoetal, des lapines gravides ont reçu des doses orales pouvant atteindre 400 mg/kg/jour tout au long de la période d’organogenèse. On a observé une réduction du nombre de fœtus vivants aux doses supérieures ou égales à 25 mg/kg/jour (environ 281 et 91 fois la DQIMRH sur la base du poids corporel, et de mg/m2 de la SC, respectivement). L’olopatadine ne s’est pas révélée tératogène à aucune dose en-deçà de 400 mg/kg/jour (environ 4494 et 1463 fois la DQIMRH sur la base du poids corporel, et de mg/m2 de la SC, respectivement).
De plus, les rates traitées par 600 mg/kg/jour (environ 6742 et 1098 fois la DQIMRH sur la base du poids corporel, et de mg/m2 de la SC, respectivement) d’olopatadine pendant la fin de la gestation jusqu’à la fin de la période de lactation a démontré une diminution de la survie néonatale et du poids corporel.
Furoate de mométasone monohydraté
Dans les études de segment I et III chez le rat, l’injection sous-cutanée de furoate de mométasone à des doses allant jusqu’à 7,5 mcg/kg (environ 2,3 et 0,4 fois la DQIMRH sur la base du poids corporel et de mg/m2, respectivement). On a observé avec la dose de 15 mcg/kg (environ 5 et 1 fois la DQIMRH sur la base du poids corporel et de mg/m2, respectivement), une prolongation de la gestation, ainsi que des parturitions plus longues et difficiles accompagnées d’une baisse du gain pondéral et d’une diminution de la viabilité de la progéniture. On n’a pas observé d’effet sur la fertilité. Tout comme les autres glucocorticoïdes, le furoate de mométasone est tératogène chez les rongeurs et chez les lapins. On a procédé à des études de tératologie chez le rat, la souris et le lapin avec les voies d’administration orale, topique (dermique) ou sous-cutanée. Chez les rats recevant des doses égales ou supérieures à 600 mcg/kg par voie dermique (environ 182 et 30 fois la DQIMRH sur la base du poids corporel et de mg/m2, respectivement) on a observé des hernies ombilicales; chez les souris recevant des doses de 180 mcg/kg par voie sous-cutanée (environ 55 et 4 fois la DQIMRH sur la base du poids corporel et de mg/m2, respectivement), chez les lapins recevant des doses égales ou supérieures à 150 mcg/kg par voie dermique
(environ 45- and 15-fold the DQIMRH sur la base du poids corporel et de mg/m2, respectivement), on a observé une agénésie de la vésicule biliaire, des hernies ombilicales et un fléchissement des pattes avant. Au cours de ces études de tératologie, on a également observé chez le rat, le lapin et la souris une baisse du gain pondéral chez les mères, certains effets sur la croissance des fœtus (poids fœtal inférieur à la normale ou retard de l’ossification ou ces deux manifestations à la fois), de même qu’une diminution de la survie de la progéniture chez la souris.
Tolérance locale
Furoate de mométasone
Le pouvoir irritant sur la muqueuse nasale de la suspension aqueuse de furoate de mométasone pour inhalation nasale a été évalué dans des études intranasales de 3 jours, 1 semaine et 1 mois chez des chiens de race Beagle. Dans une étude de 3 jours, la dose sans effet observable (DSEO) pour le potentiel d’irritation nasale était de 4 mg/jour (environ 15 fois la DQIMRH sur la base de mg/m2 de la SN). Dans les études de 1 semaine et 1 mois, la DSEO/DSENO pour le potentiel d’irritation nasale était de 2 mg/jour (environ 7 fois la DQIMRH sur la base de mg/m2 de la SN).
Chlorhydrate d’olopatadine
Aucune étude portant spécifiquement sur la tolérance locale n’a été identifiée pour l’olopatadine, toutefois, aucun signe d’irritation nasale ou de toxicité locale n’a été notée dans les études sur la toxicité intranasale de 6 et 9 mois chez les rats et les chiens, respectivement à des doses atteignant 0,4 et 18 mg/jour, respectivement (environ 2 et 3 fois, respectivement, comparativement au DQIMRH sur la base de mg/m2 de la SN).
Chlorhydrate d’olopatadine et furoate mométasone monohydraté
Aucune étude portant spécifiquement sur la tolérance locale n’a été menée sur RYALTRIS, toutefois aucun signe de toxicité locale n’a été notée à des doses de 1,064/0,04 mg/jour de chlorhydrate d’olopatadine / furoate de mométasone (2,3 et 8 fois la DQIMRH de chacun des composant de RYALTRIS selon la SN et la SC, respectivement) dans l’étude de toxicité de 13 semaines.
MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. Monographie de produit pour NASONEX® (suspension aqueuse de furoate de mométasone monohydraté en vaporisateur nasal, 50 mcg/vaporisation dosée, sous forme de furoate de mométasone); Organon Canada Inc.; Numéro de contrôle de la présentation : 256864, (le 21 mars 2022).
- 2. Monographie de produit pour PATANOL® (Solution ophtalmique de chlorhydrate d’olopatadine, à 0,1 % p/v d’olopatadine sous forme de chlorhydrate d’olopatadine); Novartis Pharmaceuticals Canada Inc.; Numéro de contrôle de la présentation : 211652, (le 2 mars 2018).