


Monographie de produit - Sunvepra
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d'administration | Présentation et teneur | Ingrédients non médicinaux cliniquement pertinents |
| Orale | Capsules à 100 mg | Aucun Consulter la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT pour connaître la liste complète des ingrédients. |
INDICATIONS ET UTILISATION CLINIQUE
SUNVEPRA (asunaprévir) est indiqué en association avec d'autres agents dans le traitement de l'hépatite C chronique chez les adultes infectés par le virus de l'hépatite C (VHC) de génotype 1 ou 4 qui présentent une hépatopathie compensée, dont la cirrhose.
Il faut tenir compte des aspects suivants au moment d'instaurer un traitement par SUNVEPRA
- Le traitement par SUNVEPRA doit être instauré et supervisé par un médecin expérimenté dans le traitement de l'hépatite C chronique.
- SUNVEPRA ne doit pas être administré en monothérapie (voir MISES EN GARDE ET
PRÉCAUTIONS
et POSOLOGIE ET ADMINISTRATION).
Le schéma thérapeutique dépend du génotype et du sous-type du virus (voir
POSOLOGIE ET ADMINISTRATION
).
- SUNVERPA n'a pas été étudié chez les patients n'ayant pas répondu antérieurement à un schéma thérapeutique comprenant asunaprévir ou d'autres inhibiteurs de la protéase du VHC.
Personnes âgées (≥ 65 ans)
Dans l'ensemble, on n'a observé aucune différence au chapitre de l'innocuité ou de l'efficacité entre les patients âgés de moins de 65 ans et ceux âgés de 65 ans et plus.
Enfants (< 18 ans)
L'innocuité et l'efficacité de SUNVEPRA chez les enfants n'ont pas été étudiées.
CONTRE-INDICATIONS
SUNVEPRA est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l'un des composants du produit ou du contenant. Pour obtenir la liste complète des ingrédients, consulter la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT de la présente monographie de produit.
Lorsque SUNVEPRA est utilisé en association avec DAKLINZA, le peginterféron alfa et la ribavirine, les contre-indications de ces agents s'appliquent également au traitement d'association. Consulter la monographie des agents concernés pour obtenir la liste des contre-indications.
L'utilisation de SUNVEPRA en association avec DAKLINZA, le peginterféron alfa et la ribavirine est contre-indiquée chez les femmes enceintes ou susceptibles de le devenir et chez les hommes dont la partenaire est enceinte, est susceptible de l'être ou envisage de le devenir, en raison des risques d'anomalies congénitales et de mort fœtale associés à la ribavirine (voir MISES EN GARDE ET PRÉCAUTIONS; Populations particulières, Femmes enceintes, Utilisation en association avec le peginterféron alfa et la ribavirine).
SUNVEPRA est contre-indiqué chez les patients qui présentent une insuffisance hépatique modérée ou grave (classe B ou C de Child-Pugh, score de 7 ou plus) ou une hépatopathie décompensée (voir MODE D'ACTION ET PHARMACOLOGIE CLINIQUE).
SUNVEPRA est contre-indiqué en association avec les médicaments :
Dont l'élimination dépend de l'isoenzyme 2D6 du cytochrome P450 (CYP2D6) et pour lesquels des concentrations plasmatiques élevées sont associées à des arythmies ventriculaires graves et à la mort subite;
Qui sont des inducteurs ou des inhibiteurs modérés ou puissants du CYP3A, car il existe un risque de diminution de l'effet thérapeutique ou d'augmentation de la toxicité;
Qui sont de puissants inhibiteurs des polypeptides transporteurs d'anions organiques (OATP) 1B1 ou 2B1, car il existe un risque de diminution de l'effet thérapeutique.
Voir Tableau 4, (INTERACTIONS MÉDICAMENTEUSES; Médicaments dont l'administration en concomitance avec SUNVEPRA est contre-indiquée) pour consulter la liste des médicaments contre-indiqués.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
SUNVEPRA ne doit pas être administré en monothérapie (voir POSOLOGIE ET ADMINISTRATION).
Les mises en garde et précautions relatives à DAKLINZA, au peginterféron alfa et à la ribavirine sont également applicables lorsque ces agents sont administrés en concomitance avec SUNVEPRA.
Risque de réactivation du virus de l'hépatite B
Des cas de réactivation du virus de l'hépatite B (VHB), dont certains ont mené à une hépatite fulminante, à une insuffisance hépatique et au décès, ont été signalés pendant ou après un traitement par un antiviral à action directe (AAD) chez des patients co-infectés par le VHC et le VHB. Afin de réduire le risque de réactivation du VHB chez ces patients, un dépistage du VHB devrait être effectué chez tous les patients avant l'instauration d'un traitement contre le VHC. Les patients ayant obtenu un résultat positif au dépistage sérologique du VHB (résultat positif pour l'antigène de surface du VHB [AgHBs]) et ceux présentant des signes sérologiques d'infection par le VHB résolue (c.-à-d. résultat négatif pour l'antigène de surface du VHB et résultat positif pour les anticorps anti-HBc) doivent faire l'objet d'un suivi et recevoir un traitement, conformément aux lignes directrices actuelles de pratique clinique, afin de réduire le risque de réactivation du VHB (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Mises en garde et précautions importantes
Hépatotoxicité : Une élévation des taux d'alanine aminotransférase (ALT) et d'aspartate aminotransférase (AST) s'accompagnant d'une augmentation de la bilirubine totale, avec ou sans pyrexie ou éosinophilie, peut survenir (voir MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique, Risque d'hépatotoxicité et EFFETS INDÉSIRABLES; Risque d'hépatotoxicité).
Risque de réactivation du virus de l'hépatite B (VHB) : Tous les patients doivent faire l'objet d'un dépistage pour déceler les signes d'une infection existante ou antérieure par le VHB avant l'instauration du traitement par SUNVEPRA. Des cas de réactivation du VHB, dont certains ont mené à une hépatite fulminante, à une insuffisance hépatique et au décès, ont été signalés pendant et/ou après le traitement anti-VHC chez des patients co-infectés par le VHB recevant un schéma à base d'antiviral à action directe (AAD) (voir MISES EN GARDE ET PRÉCAUTIONS; Risque de réactivation du virus de l'hépatite B).
Utilisation chez les patients infectés par d'autres génotypes du VHC
L'innocuité et l'efficacité de SUNVEPRA n'ont pas été étudiées chez les patients infectés par le VHC de génotype 2, 3, 5 ou 6.
Carcinogenèse et mutagenèse
L’asunaprévir n’était pas cancérogène chez la souris et le rat. On n’a observé aucun signe d’activité mutagène ou clastogène lors des essais in vitro ou in vivo (voir TOXICOLOGIE NON CLINIQUE).
Interactions médicamenteuses
L’administration concomitante de SUNVEPRA et d’autres médicaments peut provoquer des interactions médicamenteuses connues ou potentiellement significatives (voir INTERACTIONS MÉDICAMENTEUSES; Interactions médicamenteuses). Voir CONTRE-INDICATIONS pour connaître les médicaments dont l'utilisation en concomitance avec SUNVEPRA est contre-indiquée en raison du risque d'effets indésirables potentiellement mortels, de toxicité accrue ou de diminution de l'effet thérapeutique.
Fonction hépatique
Risque d'hépatotoxicité
Chez les patients recevant un schéma thérapeutique contenant SUNVEPRA, il faut vérifier les taux d'enzymes hépatiques au moins toutes les deux semaines pendant les douze premières semaines de traitement, puis toutes les quatre semaines jusqu'à la fin du traitement. Toute tendance à la hausse des taux d'alanine aminotransférase (ALT) ou d'aspartate aminotransférase (AST) justifie une surveillance plus fréquente. Si des élévations du taux d'ALT de 10 fois la limite supérieure de la normale (LSN) ou plus surviennent au cours du traitement, il faut arrêter immédiatement ce dernier de façon définitive.
Des élévations des taux d'ALT et d'AST ont été observées au cours des essais cliniques de phase II et III sur les schémas thérapeutiques contenant SUNVEPRA. Des cas de lésions hépatiques d'origine médicamenteuse, définies comme des élévations des taux d'ALT ou d'AST accompagnées d'augmentations du taux de bilirubine totale, avec ou sans pyrexie ou éosinophilie, ont été constatés, notamment un cas grave chez un patient atteint de cirrhose, à la sixième semaine de traitement au cours d'un essai clinique portant sur l'asunaprévir et le daclatasvir associés à un inhibiteur expérimental non nucléosidique de la NS5B du VHC.
Au cours des essais cliniques sur SUNVEPRA associé à DAKLINZA ou sur SUNVEPRA associé à DAKLINZA, le peginterféron alfa et la ribavirine, la fréquence des élévations des taux d'ALT et d'AST d'au moins 5 fois la limite supérieure de la normale (LSN) était de 3 % à 4 %, et la fréquence des hausses du taux de bilirubine d'au moins 2,6 fois la LSN était de 1 % (voir EFFETS INDÉSIRABLES, Tableau 1). Les fréquences des hausses des taux d'ALT et d'AST étaient plus élevées au cours des essais sur l'administration de SUNVEPRA en association avec DAKLINZA réalisés au Japon que dans les essais internationaux sur ce schéma thérapeutique. Au cours de l'étude HALLMARK-NIPPON, effectuée au Japon, 7 % des patients ont présenté un taux d'ALT dépassant 5 fois la LSN, tandis que c'était le cas de 2 % des patients de l'étude internationale HALLMARK-DUAL. Pendant les essais sur l'administration de SUNVEPRA en association avec DAKLINZA, les élévations des taux d'ALT et d'AST sont survenues en moyenne 13 semaines après le début du traitement (intervalle de 4 à 24 semaines) et, dans la plupart des cas, les taux sont revenus dans les limites normales malgré la poursuite du traitement. Ces élévations des taux des enzymes hépatiques ont été également réversibles chez les sujets qui ont cessé le traitement.
Insuffisance hépatique
SUNVEPRA est contre-indiqué chez les patients atteints d'insuffisance hépatique modérée ou grave, car une dose appropriée n'a pas été établie (voir CONTRE-INDICATIONS).
Au cours d'une étude pharmacocinétique menée chez des sujets non infectés par le VHC qui étaient atteints d'insuffisance hépatique légère (classe A de Child-Pugh), modérée (classe B de Child-Pugh) ou grave (classe C de Child-Pugh), l'exposition à l'asunaprévir à l'état d'équilibre était nettement plus élevée chez les sujets présentant une insuffisance hépatique modérée ou grave (voir MODE D'ACTION ET PHARMACOLOGIE CLINIQUE).
Il faut surveiller de près les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh) traités par SUNVEPRA, en effectuant une évaluation clinique appropriée pendant le traitement pour s'assurer que la fonction hépatique ne se détériore pas, ce qui nécessiterait l'abandon du traitement.
Cirrhose
SUNVEPRA est contre-indiqué chez les patients atteints de cirrhose décompensée. Parmi les participants à cinq études cliniques menées pour évaluer SUNVEPRA en traitement d'association (plus de 1 300 patients), 322 présentaient une cirrhose compensée (classe A de Child-Pugh). Dans l'ensemble, on n'a observé aucune différence au chapitre de l'innocuité ou de l'efficacité entre les sujets atteints de cirrhose compensée et les patients ne présentant pas de cirrhose.
Fonction rénale
Chez les patients atteints d'insuffisance rénale grave (clairance de la créatinine [Clcr] inférieure à 30 mL/min) qui ne reçoivent pas d'hémodialyse, la dose recommandée de SUNVEPRA est de 100 mg une fois par jour. Aucune adaptation posologique de SUNVEPRA n'est nécessaire chez la majorité des patients atteints d'insuffisance rénale, y compris ceux qui reçoivent une hémodialyse ou ceux qui présentent une insuffisance rénale légère ou modérée (Clcr de 30 mL/min ou plus) (voir MODE D'ACTION ET PHARMACOLOGIE CLINIQUE).
Fonction sexuelle et reproduction
On ne dispose d'aucune donnée concernant l'effet de l'asunaprévir sur la fertilité humaine. Aucun effet sur la fertilité n'a été observé dans le cadre d'études menées chez l'animal (voir TOXICOLOGIE NON CLINIQUE).
Populations particulières
Femmes enceintes
SUNVEPRA n'a pas été étudié chez les femmes enceintes. Pour consulter un résumé des résultats des études de toxicité pour la reproduction menées chez l'animal, voir TOXICOLOGIE NON CLINIQUE.
SUNVEPRA en association avec DAKLINZA ne doit pas être utilisé pendant la grossesse ou chez les femmes en âge de procréer qui n'utilisent pas de méthode contraceptive (consulter la monographie de DAKLINZA). Chez les patientes recourant à la contraception orale, un contraceptif oral à forte dose (contenant au moins 30 µg d'éthinylestradiol en association avec de l'acétate de noréthindrone/de la noréthindrone) est recommandé (voir INTERACTIONS MÉDICAMENTEUSES).
Utilisation en association avec le peginterféron alfa et la ribavirine
La ribavirine peut causer des anomalies congénitales ou la mort du fœtus exposé. En outre, les études menées chez l'animal ont révélé que les interférons ont des effets abortifs (voir CONTRE-INDICATIONS). Il est extrêmement important que les patientes et les partenaires de sexe féminin des patients de sexe masculin prennent les mesures nécessaires pour éviter la grossesse. Le traitement par la ribavirine ne doit pas être amorcé sans l'obtention, immédiatement avant l'instauration du traitement, d'un test de grossesse négatif.
Lors de l'utilisation de SUNVEPRA en association avec DAKLINZA, le peginterféron alfa et la ribavirine, les femmes en âge de procréer et leurs partenaires de sexe masculin doivent utiliser deux méthodes contraceptives efficaces pendant le traitement et pendant au moins six mois après la fin du traitement. Un test de grossesse doit être effectué tous les mois pendant cette période. Si la contraception orale constitue l'une des formes de contraception, un contraceptif oral à forte dose (contenant au moins 30 µg d'éthinylestradiol en association avec de l'acétate de noréthindrone/de la noréthindrone) est recommandé. Consulter également la monographie du peginterféron alfa et de la ribavirine.
Allaitement
Il faut dire aux femmes qui prennent SUNVEPRA de ne pas allaiter. On ne sait pas si l'asunaprévir se retrouve dans le lait maternel. Toutefois, les données pharmacocinétiques indiquent que l'asunaprévir et ses métabolites sont présents dans le lait maternel chez l'animal.
Enfants (< 18 ans)
L'innocuité et l'efficacité de SUNVEPRA n'ont pas été étudiées chez les patients de moins de 18 ans.
Personnes âgées (≥ 65 ans)
Parmi les participants à cinq essais cliniques menés pour évaluer SUNVEPRA en traitement d'association (plus de 1 300 patients), 275 étaient âgés de 65 ans et plus et 20, de 75 ans et plus. Dans l'ensemble, on n'a observé aucune différence entre ces patients et les sujets plus jeunes au chapitre de l'innocuité ou de l'efficacité.
Receveurs d'une greffe hépatique
L'innocuité et l'efficacité de SUNVEPRA en traitement d'association n'ont pas été étudiées chez les patients ayant subi une greffe hépatique.
Co-infection VHC-VIH-1
L'innocuité et l'efficacité de SUNVEPRA n'ont pas été étudiées chez les patients infectés à la fois par le VHC et le VIH-1 (virus de l'immunodéficience humaine).
Co-infection VHC-VHB
L'innocuité et l'efficacité de SUNVEPRA n'ont pas été étudiées chez les patients infectés à la fois par le VHC et le VHB (virus de l'hépatite B).
Des cas de réactivation du VHB ont été signalés pendant et après le traitement par un AAD chez des patients co-infectés par le VHB qui n'avaient jamais reçu de traitement contre cette infection (voir MISES EN GARDE ET PRÉCAUTIONS; Risque de réactivation du virus de l'hépatite B).
Surveillance et épreuves de laboratoire
Il faut vérifier les taux d'enzymes hépatiques au moins toutes les deux semaines pendant les douze premières semaines de traitement, puis toutes les quatre semaines jusqu'à la fin du traitement. Toute tendance à la hausse des taux d'ALT ou d'AST justifie une surveillance plus fréquente. Si des élévations du taux d'ALT de 10 fois la LSN ou plus surviennent au cours du traitement, il faut arrêter immédiatement ce dernier de façon définitive (voir MISES EN GARDE ET PRÉCAUTIONS; Fonction hépatique, Risque d'hépatotoxicité).
La clairance du VHC peut entraîner une augmentation de la réplication du VHB chez les patients co-infectés par le VHC et le VHB. Les patients co-infectés qui présentent des signes d'infection existante ou antérieure par le VHB doivent faire l'objet d'une surveillance périodique pour déceler les signes cliniques et les anomalies de laboratoire (p. ex. AgHBs, ADN du VHB, taux d'aminotransférases sériques, bilirubine) indiquant une réactivation du VHB, et ce, pendant le traitement et lors du suivi après traitement. Consulter un médecin spécialisé dans le traitement du VHB pour connaître les modalités du traitement anti-VHB chez les patients co-infectés par le VHC et le VHB (voir MISES EN GARDE ET PRÉCAUTIONS; Risque de réactivation du virus de l'hépatite B).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
SUNVEPRA doit être administré en association avec d'autres médicaments pour le traitement de l'infection chronique par le VHC. Consulter la monographie complète de DAKLINZA, du peginterféron alfa et de la ribavirine pour connaître les réactions indésirables associées à ces agents.
Le risque d'hépatotoxicité est abordé plus en détail dans la section MISES EN GARDE ET PRÉCAUTIONS; Fonction hépatique, Risque d'hépatotoxicité.
L'évaluation de l'innocuité de SUNVEPRA repose sur les données de 1 316 patients atteints d'une infection chronique par le VHC ayant reçu SUNVEPRA en association avec DAKLINZA (n = 918) ou avec DAKLINZA, le peginterféron alfa et la ribavirine (n = 398) pendant 24 semaines dans le cadre de cinq essais cliniques. Parmi les 1 316 sujets, 1 265 (96 %) ont reçu la préparation commerciale d'asunaprévir en capsule gélatineuse molle à 100 mg, à raison de 100 mg deux fois par jour, et 51 (4 %) ont reçu un comprimé granulé par voie sèche à 200 mg deux fois par jour. L'exposition à la préparation commerciale en capsule à 100 mg est comparable à celle observée avec le comprimé à 200 mg (administré avec des aliments) (voir ESSAIS CLINIQUES; Tableau 11 pour connaître les caractéristiques démographiques).
Les données sur l'innocuité tirées de ces essais sont présentées séparément pour chaque schéma thérapeutique.
SUNVEPRA en association avec DAKLINZA
L'innocuité de SUNVEPRA en association avec a été évaluée chez 918 patients atteints d'une infection chronique par le VHC dans le cadre de quatre essais cliniques ouverts (HALLMARK-DUAL [AI447028], HALLMARK-NIPPON [AI447026], AI447017, AI447011).
Les effets indésirables les plus courants (sans égard à leur gravité, fréquence de 10 % ou plus) ont été les céphalées (15 %) et la fatigue (12 %). La plupart des effets indésirables étaient d'intensité légère ou modérée. Six pour cent des patients (56/918) ont manifesté un effet indésirable grave. Les effets indésirables graves considérés comme liés au traitement et signalés chez plus d'un patient ont été la pyrexie et l'élévation du taux d'ALT. Trois pour cent des patients (23/918) ont abandonné le traitement en raison d'effets indésirables; les effets indésirables ayant entraîné le plus souvent l'abandon du traitement (1 % ou plus) ont été l'augmentation du taux d'ALT (15/918; 2 %) et celle du taux d'AST (12/918; 1 %). Dans l'ensemble, 2 % des patients (19/918) ont abandonné le traitement à l'étude en raison d'au moins un effet indésirable s'étant manifesté par des résultats élevés aux épreuves de la fonction hépatique (élévation du taux d'ALT, élévation du taux d'AST, élévation du taux sanguin de bilirubine, élévation du taux de transaminases, ou hypertransaminasémie) (voir MISES EN GARDE ET PRÉCAUTIONS; Fonction hépatique, Risque d'hépatotoxicité).
Dans l'étude HALLMARK-DUAL, pendant les 12 premières semaines de traitement, les taux d'effets indésirables signalés étaient comparables pour les patients jamais traités recevant un placebo et les patients traités par SUNVEPRA en association avec DAKLINZA.
SUNVEPRA en association avec DAKLINZA plus le peginterféron alfa et la ribavirine
L'innocuité de SUNVEPRA en association avec DAKLINZA, le peginterféron alfa et la ribavirine a été évaluée chez 398 patients atteints d'une infection chronique par le VHC de génotype 1 ou 4 dans le cadre d'un essai clinique ouvert (HALLMARK-QUAD [AI447029]). Les effets indésirables les plus courants (sans égard à leur gravité, fréquence de 15 % ou plus) ont été la fatigue (39 %), les céphalées (28 %), le prurit (25 %), l'asthénie (23 %), le syndrome grippal (22 %), l'insomnie (21 %), l'anémie (19 %), le rash (18 %), l'alopécie (16 %), l'irritabilité (16 %) et les nausées (15 %). La plupart des effets indésirables étaient d'intensité légère ou modérée. Six pour cent des patients (22/398) ont manifesté un effet indésirable grave. Le seul effet indésirable grave considéré comme lié au traitement et signalé chez plus d'un patient a été l'anémie. Cinq pour cent des patients (18/398) ont abandonné le traitement en raison des effets indésirables. Le rash, le malaise, le vertige et la neutropénie ont été les effets indésirables ayant entraîné le plus souvent l'abandon du traitement à l'étude (chacun signalé chez 2 patients [0,5 %]).
L'asthénie et le syndrome grippal sont les seuls effets indésirables à s'être manifestés à une fréquence au moins 5 % plus élevée dans l'étude HALLMARK-QUAD que chez les patients recevant un placebo, le peginterféron alfa et la ribavirine dans six essais cliniques de phase II contrôlés par placebo (n = 174).
Effets indésirables du médicament observés au cours des essais cliniques
Étant donné que les essais cliniques sont menés dans des conditions très variables, les taux d'effets indésirables observés ne sont pas directement comparables à ceux observés dans le cadre des essais cliniques portant sur un autre médicament et ne reflètent pas nécessairement les taux observés en pratique. Les données sur les effets indésirables d'un médicament issues d'essais cliniques permettent de déterminer les manifestations indésirables liées au médicament et leur fréquence approximative.
Le Tableau 1 présente les effets indésirables d'intensité au moins modérée (grade 2-4) considérés comme ayant au moins un lien possible avec le traitement et survenus à une fréquence de 3 % ou plus dans le cadre des essais cliniques portant sur SUNVEPRA en association avec DAKLINZA.
Tableau 1 : Effets indésirables d'intensité au moins modérée signalés chez ≥ 3 % des patients dans le cadre d'essais cliniques portant sur SUNVEPRA en association avec DAKLINZA (DUAL)
Effet indésirable
Pourcentage de patients ayant présenté des effets indésirablesa
n = 918
24 semaines Troubles hépatobiliaires
Élévation du taux d'ALT 5 %
Élévation du taux d'AST 3 %
a Effets indésirables d'intensité au moins modérée (grade 2-4) ayant au moins un lien possible avec le médicament
à l'étude (selon l'investigateur) et survenus chez au moins 3 % des patients. Données intégrées issues de quatre études ouvertes de phase II ou III (HALLMARK-DUAL, HALLMARK-NIPPON, AI447017 et AI447011) menées auprès de patients infectés par le VHC de génotype 1b.
Le Tableau 2 présente les effets indésirables d'intensité au moins modérée (grade 2-4), considérés comme ayant au moins un lien possible avec le traitement et survenus à une fréquence de 3 % ou plus dans le cadre de l'étude HALLMARK-QUAD (SUNVEPRA en association avec DAKLINZA, le peginterféron alfa et la ribavirine).
Tableau 2 : Effets indésirables d'intensité au moins modérée signalés chez ≥ 3 % des patients dans le cadre de l'étude HALLMARK-QUAD qui portait sur SUNVEPRA en association avec DAKLINZA, le peginterféron alfa et la ribavirine (QUAD)
Pourcentage de patients ayant présenté des effets indésirablesa
QUADb
Effet indésirable
24 semaines
n = 398
Troubles sanguins et lymphatiques
Neutropénie 11 % Anémie 11 % Thrombocytopénie 5 % Troubles gastro-intestinaux
Nausées 4 % Troubles généraux et réactions au point
d'administration
Fatigue 11 % Asthénie 7 % Syndrome grippal 4 % Examens
Perte de poids 3 % Troubles du système nerveux
Céphalées 6 % Troubles psychiatriques
Insomnie 4 % Dépression 4 % Affections de la peau et du tissu sous-cutané
Prurit 6 % Rash 5 % Alopécie 3 % Peau sèche 3 %
a Effets indésirables d'intensité au moins modérée (grade 2-4) ayant au moins un lien possible avec le médicament
à l'étude (selon l'investigateur) et survenus chez au moins 3 % des patients dans le cadre de l'étude HALLMARK-QUAD.
b L'étude HALLMARK-QUAD était une étude de phase III qui comprenait des patients infectés par le VHC de génotype 1 ou 4.
Effets indésirables moins courants signalés au cours des essais cliniques
SUNVEPRA en association avec DAKLINZA -Données intégrées des études HALLMARK-DUAL, HALLMARK-NIPPON, AI447017 et AI447011
D'autres effets indésirables d'intensité au moins modérée (grade 2-4) signalés à une fréquence inférieure à 3 % dans le cadre d'essais cliniques portant sur SUNVEPRA administré en association avec d'autres agents oraux pour le traitement de l'infection par le VHC sont énumérés ci-dessous par appareil ou système.
Troubles des systèmes sanguin et lymphatique : éosinophilie, lymphopénie, thrombocytopénie.
Troubles cardiaques : fibrillation auriculaire.
Troubles gastro-intestinaux : douleurs abdominales, constipation, diarrhée, dyspepsie, nausées.
Troubles généraux et réactions au point d'administration : asthénie, fatigue, malaise, pyrexie.
Infections et infestations : grippe, rhinopharyngite.
Examens : élévation du taux sanguin de bilirubine.
Troubles du métabolisme et de la nutrition : perte d'appétit.
Troubles musculosquelettiques et des tissus conjonctifs : arthralgie, myalgie.
Troubles du système nerveux : amnésie, troubles de l'attention, étourdissements, céphalées.
Troubles psychiatriques : insomnie.
Affections respiratoires, thoraciques et médiastinales : toux, dyspnée, douleur buccopharyngée.
Affections de la peau et du tissu sous-cutané : alopécie, prurit, psoriasis, rash.
Troubles vasculaires : hypertension.
SUNVEPRA en association avec DAKLINZA, le peginterféron alfa et la ribavirine – Étude HALLMARK-QUAD
D'autres effets indésirables d'intensité au moins modérée (grade 2-4) signalés dans le cadre de l'étude HALLMARK-QUAD à une fréquence inférieure à 3 % sont énumérés ci-dessous par appareil ou système.
Troubles des systèmes sanguin et lymphatique : leucopénie, lymphopénie.
Troubles oculaires : sécheresse des yeux.
Troubles de l'oreille et du labyrinthe : vertiges.
Troubles gastro-intestinaux : douleur abdominale, constipation, diarrhée, dyspepsie, dysphagie, hémorroïdes, stomatite, vomissements.
Troubles généraux et réactions au point d'administration : irritabilité, douleur, malaise, pyrexie.
Troubles hépatobiliaires : hyperbilirubinémie.
Examens : perte de poids.
Troubles du métabolisme et de la nutrition : perte d'appétit.
Troubles musculosquelettiques et des tissus conjonctifs : arthralgie, dorsalgie, douleurs thoraciques musculosquelettiques, myalgie.
Troubles du système nerveux : troubles de l'attention, étourdissements, syncope.
Troubles psychiatriques : anxiété, sautes d'humeur, troubles du sommeil.
Affections respiratoires, thoraciques et médiastinales : toux, dyspnée, dyspnée d'effort.
Affections de la peau et du tissu sous-cutané : dermatite, dermatite exfoliative, eczéma, érythème, rash généralisé rash maculopapuleux, séborrhéique.
Anomalies des paramètres biologiques
Le Tableau 3 présente les élévations de grade 2-4 des taux d'enzymes hépatiques et de bilirubine observées chez des sujets infectés par le VHC recevant SUNVEPRA dans le cadre d'un traitement d'association (voir MISES EN GARDE ET PRÉCAUTIONS). Les données d'analyses de laboratoire provenant des groupes placebo, peginterféron alfa et ribavirine de six essais cliniques de phase II contrôlés par placebo sont incluses dans le Tableau 3.
Tableau 3 : Élévations de grade 2-4 des taux d'enzymes hépatiques et de bilirubine observées dans le cadre d'essais cliniques portant sur SUNVEPRA en association avec DAKLINZA, avec ou sans peginterféron alfa et ribavirine
Pourcentage de patients présentant des anomalies biologiques
Schémas à base d'interféron
Paramètrea
DUAL b n = 918 | QUAD c n = 398 |
Placebo plus peginterféron alfa et ribavirine n = 174d
Élévation du taux d'ALT (≥ 5,1 × LSN)
| 12 % | 11 % |
13 %
Élévation du taux d'AST (≥ 5,1 × LSN)
| 9 % | 13 % |
10 %
Élévation de la bilirubine totale
(≥ 2,6 × LSN)
| 4 % | 10 % |
8 % a Les résultats des analyses de laboratoire ont été évalués à l'aide du tableau de la Division of AIDS pour la classification de la gravité des effets indésirables chez les adultes et les enfants (DAIDS, version 1.0). b Données intégrées issues de quatre études ouvertes de phase II ou III (HALLMARK-DUAL, HALLMARK-
NIPPON, AI447017 et AI447011) menées auprès de patients infectés par le VHC de génotype 1b. c Données de l'étude HALLMARK-QUAD, une étude de phase III portant sur SUNVEPRA, DAKLINZA, le peginterféron alfa et la ribavirine, menée chez des patients infectés par le VHC de génotype 1 ou 4. d Données relatives aux sujets ayant reçu un placebo, le peginterféron alfa et la ribavirine dans le cadre de six essais cliniques de phase II.
Risque d'hépatotoxicité
Des élévations des taux d'ALT et d'AST ont été observées au cours des essais cliniques de phase II et III sur les schémas thérapeutiques contenant SUNVEPRA (voir le Tableau 3). Des cas de lésions hépatiques d'origine médicamenteuse, définies comme des élévations des taux d'ALT ou d'AST accompagnées d'augmentations du taux de bilirubine totale, avec ou sans pyrexie ou éosinophilie, ont été constatés, notamment un cas grave chez un patient atteint de cirrhose, à la sixième semaine de traitement au cours d'un essai clinique portant sur l'asunaprévir et le daclatasvir associés à un inhibiteur expérimental non nucléosidique de la NS5B du VHC (voir MISES EN GARDE ET PRÉCAUTIONS; Fonction hépatique, Risque d'hépatotoxicité).
Effets indésirables signalés après la commercialisation du produit
Étant donné que les effets indésirables après la commercialisation du produit sont signalés sur une base volontaire et qu'on ignore la taille de la population, il n'est pas toujours possible d'évaluer précisément leur fréquence ou d'établir une relation de cause à effet entre les effets et la prise du médicament.
L'effet indésirable additionnel suivant a été relevé au cours de l'utilisation de SUNVEPRA après l'autorisation de commercialisation.
Affections de la peau et du tissu sous-cutané érythème polymorphe
INTERACTIONS MÉDICAMENTEUSES
Consulter la monographie des autres médicaments administrés en concomitance pour obtenir des renseignements sur les interactions médicamenteuses. Il faut suivre les recommandations les plus prudentes.
Interactions médicamenteuses graves
L'administration concomitante de médicaments qui sont des inducteurs modérés ou puissants du CYP3A (p. ex. la rifampicine) peut entraîner une diminution de l'effet thérapeutique de SUNVEPRA.
L'administration concomitante de médicaments qui sont des inhibiteurs modérés ou puissants du CYP3A (p. ex. le kétoconazole) peut accroître le risque d'effets hépatiques et leur gravité.
L'administration concomitante de puissants inhibiteurs des polypeptides transporteurs d'anions organiques (OATP) 1B1 ou 2B1 (p. ex. la cyclosporine) peut entraîner une diminution de l'effet thérapeutique de SUNVEPRA.
L'asunaprévir est un inhibiteur modéré du CYP2D6. L'administration concomitante de médicaments qui sont des substrats sensibles du CYP2D6 dont la marge thérapeutique est étroite (p. ex. la thioridazine) peut entraîner une augmentation des effets indésirables (voir CONTRE-INDICATIONS et INTERACTIONS MÉDICAMENTEUSES; Interactions médicamenteuses connues et potentiallement significatives, Tableau 5). Aperçu
Voir le Tableau 5 pour connaître les mesures à prendre pour prévenir ou prendre en charge les autres interactions médicamenteuses significatives possibles ou connues. Il faut tenir compte du risque d'interactions médicamenteuses avant et pendant le traitement par SUNVEPRA, passer en revue les médicaments concomitants au cours du traitement et surveiller l'apparition d'effets indésirables associés aux médicaments concomitants.
Interactions médicament–médicament
Effets potentiels d'autres médicaments sur SUNVEPRA
L'isoenzyme CYP3A participe à l'élimination de l'asunaprévir. Par conséquent, les inducteurs modérés ou puissants du CYP3A peuvent entraîner une diminution de la concentration plasmatique de l'asunaprévir, tandis que les inhibiteurs modérés ou puissants du CYP3A peuvent entraîner une augmentation de la concentration plasmatique de l'asunaprévir (voir CONTRE-INDICATIONS). L'asunaprévir est également un substrat du transporteur glycoprotéine P (P-gp), mais l'administration concomitante d'agents qui modifient l'activité de la P-gp seule (sans effet simultané sur le CYP3A) ne devrait pas avoir d'effet cliniquement significatif sur l'exposition à l'asunaprévir. Les polypeptides transporteurs d'anions organiques (OATP) 1B1 et 2B1 participent à la distribution de l'asunaprévir dans le foie. Par conséquent, les inhibiteurs puissants du transport dépendant des OATP peuvent entraîner une élévation de la concentration plasmatique de l'asunaprévir et diminuer son effet thérapeutique en réduisant la distribution vers le foie (voir CONTRE-INDICATIONS).
Effets potentiels de SUNVEPRA sur d'autres médicaments
L'asunaprévir est un inhibiteur modéré du CYP2D6 (voir CONTRE-INDICATIONS), un faible inhibiteur du transport dépendant des OATP 1B1/1B3/2B1 et de la P-gp ainsi qu'un faible inducteur du CYP3A. La prudence est de mise lorsque SUNVEPRA est administré en concomitance avec des substrats de ces enzymes ou de ces transporteurs; il faut assurer une surveillance clinique étroite pour déterminer l'efficacité thérapeutique et déceler les réactions indésirables. L'asunaprévir, in vitro, n'inhibait pas (CI50 > 40 µM) le CYP1A2, le CYP2C9 ou le CYP2C19. In vitro, l'asunaprévir est un faible inhibiteur des transporteurs rénaux, des transporteurs d'anions organiques (OAT) 1 et 3 et des transporteurs de cations organiques (OTC) 1 et 2, mais il ne devrait pas avoir d'effet clinique sur la pharmacocinétique des substrats de ces transporteurs.
Médicaments dont l'administration en concomitance avec SUNVEPRA est contre-indiquée
Les médicaments contre-indiqués sont, entre autres, ceux qui figurent dans le Tableau 4 (voir CONTRE-INDICATIONS).
Tableau 4 : Médicaments dont l'administration en concomitance avec SUNVEPRA est contre-indiquée Médicaments contre-indiqués avec SUNVEPRAa
Mécanisme d'interaction Observation clinique
Antipsychotique
thioridazine Inhibition du CYP2D6 par
l'asunaprévir
L'augmentation des concentrations peut entraîner des arythmies cardiaques ou une mort subite.
Anticonvulsivants
carbamazépine, oxcarbazépine, phénobarbital, phénytoïne,
Induction modérée ou puissante du
CYP3A par le médicament
concomitant
Peut entraîner une diminution de l'effet thérapeutique de
SUNVEPRA.
Anti-infectieux
nafcillineb, rifabutine, rifampicine,
rifapentineb
Antagoniste des récepteurs de l'endothéline
bosentan
Glucocorticoïde systémique
dexaméthasone
Produits à base d'herbes
médicinales
millepertuis (Hypericum
perforatum)
Inhibiteurs non nucléosidiques de la transcriptase inverse du VIH éfavirenz, étravirine, névirapine
Stimulant
modafinil
Antifongiques
fluconazole, itraconazole,
kétoconazole, posaconazole, voriconazole
Inhibition modérée ou puissante du
CYP3A par le médicament
concomitant
L'augmentation des concentrations de SUNVEPRA peut accroître le risque d'effets indésirables hépatiques et leur gravité.
Anti-infectieux
clarithromycine, érythromycine, télithromycineb
Inhibiteurs calciques
diltiazem, vérapamil
Inhibiteurs de la protéase du VIH atazanavir, darunavir/ritonavir, fosamprénavir, indinavir,
lopinavir/ritonavir, nelfinavir, ritonavir, saquinavir
Stimulant pharmacocinétique cobicistat ou schéma
thérapeutique contenant du Tableau 4 : Médicaments dont l'administration en concomitance avec SUNVEPRA est contre-indiquée Médicaments contre-indiqués avec
SUNVEPRAa
Mécanisme d'interaction Observation clinique cobicistat
Anti-arythmiques:
Flécaïnide
Propafénone
Substrats sensibles du CYP2D6 dont la marge thérapeutique est étroite
L’augmentation des concentrations de flécaïnide et de propafénone peut entraîner des effets indésirables.
Antimycobactérien
rifampicine
Puissante inhibition des OATP 1B1 ou 2B1
Peut entraîner une diminution de l'effet thérapeutique de
SUNVEPRA.
Immunosuppresseur
cyclosporine
Hypolipidémiant
gemfibrozil
a Ce tableau n'est pas une liste exhaustive des inducteurs ou inhibiteurs modérés et puissants du CYP3A ni des inhibiteurs puissants des OATP 1B1 ou 2B1.
b Non commercialisée au Canada.
Interactions médicamenteuses connues et potentiellement significatives
Les recommandations cliniques relatives aux interactions médicamenteuses connues ou potentiellement significatives entre SUNVEPRA et d'autres médicaments sont résumées au Tableau 5.
Tableau 5 : Interactions médicamenteuses connues et potentiellement significatives Classe du médicament
concomitant:
Nom du médicamenta
Effet sur la
concentrationb
Observation clinique
Anticoagulants
Dabigatran étexilate ↑ dabigatran étexilate Une surveillance clinique étroite est recommandée lorsqu'on instaure un traitement par SUNVEPRA chez des patients recevant le dabigatran étexilate ou d'autres substrats de la P-gp intestinale dont la marge thérapeutique est étroite.
Antidépresseurs
Antidépresseurs tricycliques :
Amitriptyline
Imipramine
Nortriptyline
↑ amitriptyline
↑ imipramine
↑ nortriptyline
Une surveillance clinique étroite est recommandée lorsque des substrats sensibles du CYP2D6 dont la marge thérapeutique est étroite, notamment certains antidépresseurs tricycliques, sont administrés en association avec SUNVEPRA. Il faudra peut-être surveiller les concentrations plasmatiques des antidépresseurs tricycliques et réduire leur dose (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament–médicament, Effets potentiels de SUNVEPRA sur d'autres médicaments).
Tableau 5 : Interactions médicamenteuses connues et potentiellement significatives Classe du médicament
concomitant:
Nom du médicamenta
Effet sur la
concentrationb
Observation clinique
Antitussif
Dextrométhorphanec ↑ dextrométhorphane Une surveillance clinique étroite est recommandée lorsque le dextrométhorphane ou d'autres substrats sensibles du CYP2D6 sont administrés en association avec SUNVEPRA. Il faut envisager de réduire la dose des substrats sensibles du CYP2D6 (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, Effets potentiels de SUNVEPRA sur d'autres médicaments).
Agents cardiovasculaires
Anti-arythmiques :
Digoxinec
↑ digoxine
La prudence s'impose lors de l'administration de digoxine et d'autres substrats de la P-gp dont la marge thérapeutique est étroite en association avec SUNVEPRA. Il convient de prescrire initialement la plus faible dose de digoxine. Surveiller les concentrations sériques de digoxine et les utiliser pour adapter la posologie de la digoxine afin d'obtenir l'effet clinique souhaité.
Contraceptifs hormonaux
Éthinylestradiol + norgestimatec
Éthinylestradiol + acétate de
noréthindrone/noréthindronec
↓ éthinylestradiol
↓ norelgestromine
Chez les patientes recourant à la contraception orale, un contraceptif oral à forte dose (contenant au moins 30 µg d'éthinylestradiol en association avec de l'acétate de noréthindrone/de la noréthindrone) est recommandé pendant le traitement par SUNVEPRA.
Hypolipidémiants
Inhibiteurs de l'HMG-CoA
réductase:
Atorvastatine
Fluvastatine
Pitavastatine
Pravastatine
Rosuvastatinec
Simvastatine
↑ rosuvastatine
Le traitement par la rosuvastatine et d'autres substrats des OATP 1B1/1B3 peut être instauré à la dose recommandée lors de l'administration concomitante de ces agents et de SUNVEPRA. Une surveillance clinique étroite est recommandée pour déterminer l'efficacité thérapeutique des substrats des OATP et la présence d'effets secondaires.
Sédatifs Benzodiazépine :
Midazolamc
↓ midazolam La prudence est de mise lors de l'administration de
SUNVEPRA en association avec le midazolam et d'autres médicaments dont l'élimination est fortement dépendante du CYP3A et pour lesquels la baisse des concentrations plasmatiques pourrait être associée à une diminution de l'effet thérapeutique. Parmi ces autres médicaments figurent notamment Tableau 5 : Interactions médicamenteuses connues et potentiellement significatives Classe du médicament
concomitant:
Nom du médicamenta
Effet sur la concentrationb
Observation clinique l'alfentanil, le fentanyl, la quinidine, le tacrolimus et le triazolam.
a Ce tableau n'inclut pas toutes les interactions possibles.
b La flèche (↑ = augmentation, ↓ = réduction) indique la direction de la variation des paramètres pharmacocinétiques.
c Ces interactions ont fait l'objet d'études (voir le Tableau 6 et le Tableau 7 ci-dessous).
Évaluation des interactions médicamenteuses
Des études ont été effectuées sur les interactions médicamenteuses entre l'asunaprévir et d'autres médicaments susceptibles d'être administrés en concomitance, ainsi qu'entre l'asunaprévir et les médicaments couramment utilisés comme indicateurs d'interactions pharmacocinétiques. Les effets de l'asunaprévir sur la Cmax, l'ASC et la Cmin des médicaments concomitants sont résumés au Tableau 6. Les effets des médicaments concomitants sur la Cmax, l'ASC et la Cmin de l'asunaprévir sont résumés au Tableau 7. Sauf indication contraire, les études sur les interactions médicamenteuses ont été menées chez des adultes en santé.
Tableau 6: Effet de SUNVEPRA sur les paramètres pharmacocinétiques des médicaments administrés en concomitance Médicament
concomitant
| Posologie du médicament concomitant | Posologie de SUNVEPRA | N |
Rapport (IC à 90 %) des paramètres pharmacocinétiques des médicaments concomitants administrés avec/sans asunaprévir
Aucun effet = 1,00
| Cmax | ASC |
Cmin
Caféine
200 mg, dose unique | 200 mg 2 f.p.j.a | 19 | 0,95 (0,91, 1,00) | 0,96 (0,89, 1,04) |
ND
Daclatasvir
| 30 mg 1 f.p.j. | 200 mg 2 f.p.j.b | 26 | 1,07 (0,97, 1,18)c | 1,20 (1,11, 1,30)c |
1,33
(1,22, 1,45)c
Dextrométhorphane
30 mg, dose unique | 200 mg 2 f.p.j.a | 17 | 2,72 (2,10, 3,53) | 3,94 (3,09, 5,03) |
ND
Digoxine
0,5 mg, dose unique | 200 mg 2 f.p.j.a | 16 | 1,09 (0,97, 1,22) | 1,30 (1,21, 1,40) |
ND
| 0,25 mg, dose unique | 100 mg 2 f.p.j. et daclatasvir 60 mg 1 f.p.j. | 16 | 1,77 (1,50, 2,07) | 1,29 (1,20, 1,39) |
ND
Escitalopram
| 10 mg 1 f.p.j. | 100 mg 2 f.p.j. | 16 | 0,97 (0,92, 1,02) | 0,95 (0,91, 0,98) |
ND Tableau 6: Effet de SUNVEPRA sur les paramètres pharmacocinétiques des médicaments administrés en concomitance Médicament
concomitant
| Posologie du médicament concomitant | Posologie de SUNVEPRA | N |
Rapport (IC à 90 %) des paramètres pharmacocinétiques des médicaments concomitants administrés avec/sans asunaprévir
Aucun effet = 1,00
| Cmax | ASC |
Cmin
Éthinylestradiol/ norgestimate
35 µg 1 f.p.j./ 0,180/0,215/ 0,250 mg 1 f.p.j. | 600 mg 2 f.p.j.a | 17 | Éthinylestradiol : 0,75 (0,67, 0,85) Norelgestromine : 0,71 (0,65, 0,77) | Éthinylestradiol : 0,72 (0,67, 0,78) Norelgestromine : 0,66 (0,62, 0,70) |
ND
Éthinylestradiol/ acétate de
noréthindrone
30 µg 1 f.p.j./ 1,5 mg 1 f.p.j. (contraceptif oral à forte dose) | 100 mg 2 f.p.j. et daclatasvir 60 mg 1 f.p.j. | 36 | Éthinylestradiol : 0,93 (0,86, 0,99) Noréthindrone : 0,93 (0,85, 1,01) | Éthinylestradiol : 0,86 (0,82, 0,89) Noréthindrone : 1,02 (0,94, 1,11) |
ND
| 36 | Éthinylestradiold : 1,36 (1,28, 1,45) Noréthindroned : 1,26 (1,17, 1,36) | Éthinylestradiold : 1,27 (1,21, 1,33) Noréthindroned : 1,43 (1,34, 1,52) |
ND
Losartan
25 mg, dose unique | 200 mg 2 f.p.j.a | 18 | 1,63 (1,35, 1,97) | 0,89 (0,81, 0,98) |
ND
Méthadone
| Dose stable en traitement d'entretien 40-120 mg | 100 mg 2 f.p.j. | 15 | Méthadone totale : 1,00 (0,89, 1,12) R-méthadone : 0,97 (0,86, 1,08) | Méthadone totale : 0,94 (0,84, 1,05) R-méthadone : 0,91 (0,82, 1,01) |
Méthadone totale : 0,91
(0,80, 1,03)
R-méthadone :
0,88
(0,80, 0,98)
Midazolam
| 5 mg, oral dose unique | 200 mg 2 f.p.j.a | 19 | 0,79 (0,73, 0,87) | 0,71 (0,67, 0,75) |
ND
Oméprazole
40 mg, dose unique | 200 mg 2 f.p.j.a | 18 | 0,96 (0,79, 1,16) | 0,80 (0,69, 0,94) |
ND
Peginterféron alfae
| 180 µg 1 fois par semaine | 200 mg 2 f.p.j.a | 10 | ↔f | ↔f |
↔f
Ribavirinee
| 1 000 ou 1 200 mg/jou r en 2 doses fractionnées | 200 mg 2 f.p.j.a | 11 | ↔f | ↔f |
↔f
Rosuvastatine
10 mg, dose unique | 200 mg 2 f.p.j.a | 20 | 1,95 (1,47, 2,58) | 1,41 (1,26, 1,57) |
ND
Sertraline
| 50 mg 1 f.p.j. | 100 mg 2 f.p.j. | 18 | 0,81 (0,67, 0,97) | 0,79 (0,67, 0,94) |
ND a Le comprimé d'asunaprévir (non commercialisé) à 200 mg administré avec des aliments a une biodisponibilité comparable à la capsule molle d'asunaprévir à 100 mg.
b Capsules non commercialisées.
c Les résultats ont été normalisés en fonction d'une dose de 60 mg de daclatasvir.
d Paramètres pharmacocinétiques de l'éthinylestradiol et de la noréthindrone lorsqu'un contraceptif oral à forte dose est administré en concomitance avec l'asunaprévir et le daclatasvir et lorsqu'un contraceptif oral à faible dose (éthinylestradiol à 20 µg 1 f.p.j./noréthindrone à 1 mg 1 f.p.j.) est administré seul.
e Étude menée chez des sujets atteints d'une infection chronique par le VHC.
f Les paramètres pharmacocinétiques du peginterféron alfa et de la ribavirine chez les sujets ayant reçu le peginterféron alfa, la ribavirine et l'asunaprévir étaient comparables à ceux observés chez les sujets ayant reçu le peginterféron alfa, la ribavirine et un placebo.
ND = non disponible.
Tableau 7 : Effet des médicaments administrés en concomitance sur les paramètres pharmacocinétiques de SUNVEPRA Médicament
concomitant
| Posologie du médicament concomitant | Posologie de SUNVEPRA | N |
Rapport (IC à 90 %) des paramètres pharmacocinétiques de l'asunaprévir administré avec/sans médicament concomitant
Aucun effet = 1,00
| Cmax | ASC |
Cmin
Daclatasvir
| 30 mg 1 f.p.j. | 200 mg 2 f.p.j.a | 26 | 0,58 (0,45, 0,76)b | 0,87 (0,73, 1,04)b |
1,76
(1,42, 2,17)b
Escitalopram
| 10 mg 1 f.p.j. | 100 mg 2 f.p.j. | 16 | 0,87 (0,65, 1,18) | 0,92 (0,76, 1,12) |
ND
Kétoconazole
| 200 mg 2 f.p.j | 200 mg 2 f.p.j c | 19 | 6,92 (5,92, 8,09) | 9,65 (8,64, 10,77) |
9,35
(8,31, 10,53)
Peginterféron alfad
180 µg 1 fois par semaine | 200 mg 2 f.p.j.c | 11 | ↔e | ↔e |
↔e
Ribavirined
1 000 ou 1 200 mg/jour en 2 doses fractionnées | 200 mg 2 f.p.j.c | 11 | ↔e | ↔e |
↔e
Rifampicine
600 mg, dose unique | 200 mg, dose unique à jeunc | 20 | 21,11 (14,27, 31,24) | 14,81 (11,22, 19,53) |
ND
| 600 mg 1 f.p.j. | 600 mg 2 f.p.j.c | 20 | 0,95 (0,60, 1,50) | 0,79 (0,56, 1,09) |
ND
Sertraline
| 50 mg 1 f.p.j. | 100 mg 2 f.p.j. | 18 | 0,94 (0,70, 1,28) | 0,88 (0,70, 1,11) |
ND a Capsules non commercialisées.
b Les résultats ont été normalisés en fonction d'une dose de 600 mg.
c Le comprimé d'asunaprévir (non commercialisé) à 200 mg administré avec des aliments a une biodisponibilité comparable à la capsule molle d'asunaprévir à 100 mg.
d Étude menée chez des sujets atteints d'une infection chronique par le VHC.
e Les paramètres pharmacocinétiques de l'asunaprévir administré en association avec le peginterféron et la ribavirine au cours de cette étude étaient comparables à ceux observés pendant une étude chez des sujets infectés par le VHC ayant reçu l'asunaprévir et le daclatasvir pendant 14 jours.
ND = non disponible.
Médicaments ne présentant pas d'interactions significatives avec SUNVEPRA
D'après les résultats des études sur les interactions médicamenteuses (voir le Tableau 6 et le Tableau 7 ci-dessus), aucune interaction médicamenteuse cliniquement significative n'a été observée lorsque SUNVEPRA était administré avec les médicaments suivants : daclatasvir, escitalopram, méthadone, peginterféron alfa, ribavirine, sertraline, caféine et autres substrats du CYP1A2, losartan et autres substrats du CYP2C9, oméprazole et autres substrats du CYP2C19.
Interactions médicament-aliment
Aucune interaction avec des aliments n'a été observée. SUNVEPRA peut être pris sans égard aux aliments.
Interactions médicament-herbe médicinale
Le millepertuis est contre-indiqué en concomitance avec SUNVEPRA, car l'administration concomitante du millepertuis, un inducteur du CYP3A, est susceptible de diminuer les concentrations plasmatiques de SUNVEPRA (voir CONTRE-INDICATIONS).
Effets du médicament sur les épreuves de laboratoire
Les interactions de SUNVEPRA avec les épreuves de laboratoire n'ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
SUNVEPRA ne doit pas être administré en monothérapie.
Le schéma thérapeutique dépend du génotype du virus.
SUNVEPRA peut être pris sans égard aux aliments.
Analyses préalables à l'instauration du traitement
Tous les patients infectés par le VHC doivent faire l'objet d'un dépistage pour déceler les signes d'une infection existante ou antérieure par le VHB (dosage de l'AgHBs et des anticorps anti-HBc) avant l'instauration du traitement par SUNVEPRA (voir MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire).
Dose recommandée
La posologie recommandée de SUNVEPRA chez les adultes est de 100 mg par voie orale deux fois par jour, pendant 24 semaines.
Les schémas thérapeutiques recommandés en association avec SUNVEPRA, en fonction du génotype du virus, sont présentés au Tableau 8. Pour obtenir des recommandations posologiques particulières au sujet des autres agents du traitement d'association, consulter la monographie des produits concernés.
Tableau 8 : Schémas thérapeutiques et durée du traitement selon la population de patients
Population de patients Traitement Durée du traitement
Génotype 1b
Patients jamais
traitésa ou déjà
traitésb, présentant ou
non une cirrhose
compensée
SUNVEPRA et DAKLINZA (DUAL) 24 semaines
Génotype 1 ou 4
Patients jamais
traitésa,c ou déjà
traitésb, présentant ou
non une cirrhose
compensée
SUNVEPRA, DAKLINZA,
peginterféron alfa et ribavirine (QUAD)
24 semaines a Patients jamais traités : patients n'ayant jamais été exposés à un interféron, à la ribavirine ou à un autre agent antiviral à action directe approuvé ou expérimental ciblant précisément le VHC au moment de la mise en route du traitement.
b Patients déjà traités : patients ayant connu un échec à un traitement antérieur à base d'interféron, y compris une réponse partielle ou nulle, ou présentant une intolérance ou n'étant pas admissibles à un traitement à base d'interféron (voir ESSAIS CLINIQUES, Tableau 11 et Tableau 14 pour des définitions plus détaillées). c L'expérience avec la quadrithérapie lors des essais cliniques chez les patients ayant déjà été traités a été extrapolée aux patients n'ayant jamais été traités.
Populations particulières
Enfants (< 18 ans)
SUNVEPRA n'a pas été étudié chez les patients de moins de 18 ans.
Personnes âgées (≥ 65 ans)
Aucune adaptation posologique de SUNVEPRA n'est nécessaire chez les patients âgés.
Insuffisance rénale
Chez les patients atteints d'insuffisance rénale grave (clairance de la créatinine [Clcr] inférieure à 30 mL/min) qui ne reçoivent pas d'hémodialyse, la dose recommandée de SUNVEPRA est de 100 mg une fois par jour. Aucune adaptation posologique de SUNVEPRA n'est nécessaire chez la majorité des patients atteints d'insuffisance rénale, y compris ceux qui reçoivent une hémodialyse ou ceux qui présentent une insuffisance rénale légère ou modérée (Clcr de 30 mL/min ou plus) (voir MODE D'ACTION ET PHARMACOLOGIE CLINIQUE; Populations et états pathologiques particuliers, Insuffisance rénale).
Insuffisance hépatique
SUNVEPRA est contre-indiqué chez les patients atteints d'insuffisance hépatique modérée (classe B de Child-Pugh) ou grave (classe C de Child-Pugh) (voir CONTRE-INDICATIONS).
Aucune adaptation posologique de SUNVEPRA n'est nécessaire chez les patients présentant une insuffisance hépatique légère (classe A de Child-Pugh) (voir MISES EN GARDE ET PRÉCAUTIONS).
Modification de la posologie et interruption du traitement
Il n'est pas recommandé de modifier la posologie de SUNVEPRA ou de DAKLINZA en raison d'effets indésirables. Pour modifier la posologie du peginterféron alfa et de la ribavirine, se reporter à la monographie de ces médicaments. L'interruption du traitement est à éviter; si, toutefois, l'arrêt du traitement est nécessaire en raison d'effets indésirables, ni SUNVEPRA ni DAKLINZA ne doivent être administrés en monothérapie. Si on envisage de reprendre le traitement, les risques et les avantages doivent être soigneusement évalués (voir MISES EN GARDE ET PRÉCAUTIONS). Dans le cas du schéma thérapeutique contenant SUNVEPRA et DAKLINZA, les deux médicaments doivent être repris au même moment.
Il est recommandé d'interrompre le traitement chez les patients présentant un rebond virologique confirmé (augmentation du taux d'ARN du VHC d'au moins 1 log10 UI/mL par rapport au nadir).
Oubli d'une dose
Il faut dire aux patients qu'en cas d'oubli d'une dose de SUNVEPRA, ils doivent la prendre le plus tôt possible s'ils s'en aperçoivent dans les huit heures suivant l'heure prévue de la prise. Cependant, s'ils constatent l'oubli plus de huit heures après l'heure prévue de la prise, ils ne doivent pas prendre la dose omise, mais prendre la dose suivante à l'heure prévue. Pour obtenir des renseignements sur l'oubli de doses de DAKLINZA, de peginterféron alfa ou de ribavirine, consulter la monographie de ces médicaments.
SURDOSAGE
Pour la prise en charge d'un cas présumé de surdosage du médicament, communiquer avec le centre antipoison de sa région.
Il existe peu de données cliniques sur le surdosage de SUNVEPRA. Dans le cadre des essais cliniques de phase I, on n'a observé aucun effet indésirable inattendu chez des sujets en santé ayant reçu jusqu'à 300 mg deux fois par jour (capsule de gélatine) pendant une période allant jusqu'à 10 jours. Pendant les essais cliniques, l'administration de l'asunaprévir à la dose recommandée ou à une dose plus élevée était associée à une augmentation des taux d'enzymes hépatiques.
Il n'existe pas d'antidote connu en cas de surdosage de SUNVEPRA. Le traitement du surdosage par SUNVEPRA doit comprendre des mesures de soutien générales, y compris la surveillance des signes vitaux et l'observation de l'état clinique du patient. Étant donné que l'asunaprévir se lie fortement aux protéines (> 99 %) et que son poids moléculaire est supérieur à 700, il est peu probable que la dialyse permette de réduire de façon significative les concentrations plasmatiques du médicament.
MODE D'ACTION ET PHARMACOLOGIE CLINIQUE
Mode d'action
L'asunaprévir, un agent antiviral à action directe, est un inhibiteur du complexe sérine protéase NS3/4A du VHC (voir MICROBIOLOGIE).
Pharmacodynamique
Électrophysiologie cardiaque
L'effet de l'asunaprévir sur l'intervalle QTc a été évalué auprès de 120 sujets en santé dans le cadre d'une étude croisée et emboîtée à répartition aléatoire, à double insu, contrôlée par placebo et par témoin positif et avec groupes parallèles. L'effet sur l'intervalle QTc (selon la correction de Fridericia) d'une dose suprathérapeutique d'asunaprévir (capsule gélatineuse molle) de 300 mg deux fois par jour, par rapport au placebo, a été évalué les troisième et dixième jours d'administration du médicament. La moxifloxacine était utilisée comme témoin positif. Aucun effet statistiquement significatif de l'asunaprévir sur la variation corrigée en fonction du placebo de l'intervalle QTc (selon la correction de Fridericia) ni aucun lien significatif entre la concentration plasmatique et la variation de l'intervalle QTc n'ont été observés.
Pharmacocinétique
Les propriétés pharmacocinétiques de l'asunaprévir ont été évaluées chez des sujets adultes en santé et chez des sujets atteints d'hépatite C chronique (voir le Tableau 9).
Tableau 9: Résumé des résultats de l'administration biquotidienne de SUNVEPRA chez des adultes en santé et chez des patients infectés par le VHC
| Paramètre pharmacocinétique | Sujets en santé Moyenne géométrique (CV %) | Patients infectés par le VHCa Moyenne géométrique (CV %) |
| ASCtau (ng●h/mL) | 504 (58) | 1887 (77) |
| Cmax (ng/mL) | 128 (58) | 572 (75) |
| Cmin (ng/mL) | 9,5 (41) | 47,6 (105) |
a Asunaprévir à 100 mg deux fois par jour en association avec le daclatasvir (HALLMARK DUAL).
Absorption
La biodisponibilité orale absolue de l'asunaprévir en capsule molle est de 9,3 %. L'asunaprévir est rapidement absorbé après l'administration, atteignant des concentrations quantifiables après 30 minutes et des concentrations plasmatiques maximales après 1 à 4 heures. Chez les sujets en santé, les valeurs de l'ASCtau et de la Cmax de l'asunaprévir ont été multipliées par quatre lorsqu'on a doublé la dose (de 100 mg à 200 mg, sous forme de capsule gélatineuse molle), ce qui démontre que les paramètres pharmacocinétiques augmentent d'une façon plus que proportionnelle à la dose. La concentration d'asunaprévir atteint l'état d'équilibre après 7 à 10 jours d'administration biquotidienne. L'exposition a été quatre fois plus élevée chez les patients infectés par le VHC que chez les sujets en santé (voir le Tableau 9). La variabilité entre les sujets était élevée.
Effet des aliments sur l'absorption à la suite de l'administration par voie orale
Chez les sujets en santé, la prise d'une capsule molle d'asunaprévir à 100 mg avec un repas riche en matières grasses (environ 1 000 kcal, provenant à environ 50 % des lipides) a accru la vitesse d'absorption, comparativement à la prise à jeun, mais n'a pas eu d'effet cliniquement significatif sur la biodisponibilité globale de l'asunaprévir; la Cmax et l'ASC ont augmenté respectivement de 34 % et 20 %. Lorsque l'asunaprévir était pris avec des aliments, il mettait environ 1,5 heure (Tmax) à atteindre sa concentration maximale, par rapport à environ 2,5 heures lorsqu'il était pris à jeun.
Distribution
La liaison de l'asunaprévir aux protéines chez les sujets infectés par le VHC était supérieure à 99 % et était indépendante de la dose dans l'éventail de doses étudié (200-600 mg deux fois par jour).
Les essais in vitro sur cellules HEK-293 ont indiqué que l'asunaprévir est un substrat des transporteurs hépatiques OATP 1B1 et 2B1. Chez les sujets ayant reçu une dose de 100 mg d'asunaprévir par voie orale sous forme de capsule molle, suivie d'une dose de 100 µg d'asunaprévir marqué au carbone 14 (14C) par voie intraveineuse, le volume de distribution estimé à l'état d'équilibre était de 194 L, soit environ cinq fois le volume total d'eau corporelle, ce qui indique une distribution tissulaire importante. Une distribution préférentielle de l'asunaprévir dans le foie (concentrations hépatiques jusqu'à 1 240 fois supérieures aux concentrations plasmatiques chez l'animal) est probablement nécessaire pour que le médicament exerce son effet antiviral.
Métabolisme
L'asunaprévir subit un métabolisme oxydatif dépendant principalement du CYP3A. Il est également un substrat de la P-gp et des OATP. L'ASC de l'asunaprévir a augmenté de 9 à 15 fois lorsqu'il a été administré en concomitance avec le kétoconazole (inhibiteur puissant de la CYP3A4/P-gp) ou la rifampicine (inhibiteur puissant des OATP) (voir CONTRE-INDICATIONS et INTERACTIONS MÉDICAMENTEUSES). L'asunaprévir semble induire faiblement son propre métabolisme à la dose recommandée de 100 mg deux fois par jour. Dans une étude par marquage au carbone 14 visant à évaluer l'absorption, la distribution, le métabolisme et l'excrétion chez l'humain, l'asunaprévir constituait la majorité de la radioactivité dans le plasma (environ 55 % de l'ASC(0-24)), alors que les métabolites étaient associés à des ASC correspondant à moins de 5 % de la radioactivité plasmatique totale, sans égard au métabolite.
Excrétion
Après l'administration par voie orale d'une dose unique d'asunaprévir marqué au 14C chez des sujets en santé, 84 % de la radioactivité totale a été récupérée dans les fèces (principalement sous forme de métabolites) et moins de 1 % a été récupérée dans l'urine (principalement sous forme de métabolites). Le métabolisme était la principale voie d'élimination de l'asunaprévir. L'asunaprévir sous sa forme inchangée représentait 7,5 % de la dose récupérée dans les fèces. L'asunaprévir ainsi que ses métabolites ont été détectés dans la bile chez l'humain. Après l'administration de doses multiples d'asunaprévir chez des sujets en santé, la demi-vie d'élimination terminale se situait entre 17 et 23 heures. Chez les sujets ayant reçu une dose de 100 mg d'asunaprévir par voie orale sous forme de capsule molle, suivie d'une dose de 100 µg d'asunaprévir marqué au 14C par voie intraveineuse, la clairance corporelle totale de l'asunaprévir a été estimée à 49,5 L/h, ce qui indique qu'il s'agit d'un médicament à taux d'extraction élevé.
Populations et états pathologiques particuliers
Enfants
La pharmacocinétique de SUNVEPRA n'a pas été évaluée chez les enfants.
Personnes âgées
L'analyse pharmacocinétique de population effectuée sur les données issues d'essais cliniques sur SUNVEPRA a montré que, dans la fourchette évaluée (de 20 à 79 ans), l'âge n'avait aucun effet cliniquement pertinent sur la pharmacocinétique de l'asunaprévir.
Sexe
L'analyse pharmacocinétique de population effectuée sur les données issues d'essais cliniques sur SUNVEPRA a montré que le sexe n'avait aucun effet cliniquement pertinent sur la pharmacocinétique de l'asunaprévir.
Race
L'analyse pharmacocinétique de population effectuée sur les données issues d'essais cliniques sur SUNVEPRA a montré que la race n'avait aucun effet cliniquement pertinent sur la pharmacocinétique de l'asunaprévir.
Insuffisance hépatique
Les propriétés pharmacocinétiques de l'asunaprévir ont été étudiées chez des sujets non infectés par le VHC qui étaient atteints d'insuffisance hépatique légère (classe A de Child-Pugh), modérée (classe B de Child-Pugh) ou grave (classe C de Child-Pugh) et comparées avec celles observées chez des sujets ne présentant pas d'insuffisance hépatique. Les sujets ont reçu l'asunaprévir (capsule dure non commercialisée) à raison de 200 mg deux fois par jour pendant sept jours. L'insuffisance hépatique légère avait un effet minimal sur la pharmacocinétique de l'asunaprévir. Les expositions à l'asunaprévir à l'état d'équilibre (Cmax, ASCtau et Cmin) étaient nettement plus élevées chez les sujets atteints d'insuffisance hépatique modérée (5,0, 9,8 et 32,9 fois supérieures, respectivement) ou d'insuffisance hépatique grave (22,9, 32,1 et 76,5 fois supérieures, respectivement) que chez les sujets ne présentant pas d'insuffisance hépatique (voir CONTRE-INDICATIONS et MISES EN GARDE ET PRÉCAUTIONS; Fonction hépatique).
Insuffisance rénale
Les propriétés pharmacocinétiques de l'asunaprévir, en tant que l'un des trois composants d'une association médicamenteuse expérimentale à dose fixe sous forme de comprimé (asunaprévir/ daclatasvir/inhibiteur expérimental non nucléosidique de la NS5B), ont été étudiées après l'administration de doses multiples à des sujets non infectés par le VHC présentant une fonction rénale normale (Clcr ≥ 90 mL/min, définie selon la formule de la clairance de la créatinine de Cockcroft-Gault), atteints d'insuffisance rénale légère (Clcr de 60 à < 90 mL/min), modérée (Clcr de 30 à < 60 mL/min) ou grave (Clcr < 30 mL/min) non traités par hémodialyse, ou atteints d'insuffisance rénale au stade ultime (IRSU) et traités par hémodialyse. Par rapport aux sujets dont la fonction rénale était normale, selon les estimations, la Cmax de l'asunaprévir était 29 %, 65 % et 88 % plus élevée et son ASC était 33 %, 76 % et 109 % plus élevée chez les sujets atteints d'insuffisance rénale légère, modérée et grave, respectivement. Selon les estimations, la Cmax de l'asunaprévir non lié était 37 %, 87 % et 119 % plus élevée et l'ASC de l'asunaprévir non lié était 41 %, 99 % et 137 % plus élevée chez les sujets atteints d'insuffisance rénale légère, modérée et grave, respectivement, que chez les sujets présentant une fonction rénale normale. Chez les sujets atteints d'IRSU nécessitant une hémodialyse, une baisse de 11 % de la Cmax et une baisse de 16 % de l'ASC de l'asunaprévir ont été observées juste après l'hémodialyse, comparativement aux sujets à la fonction rénale normale. La Cmax et l'ASC de l'asunaprévir non lié ont diminué de 2 % et 6 %, respectivement, juste après l'hémodialyse chez les sujets atteints d'IRSU nécessitant une hémodialyse, par rapport aux sujets présentant une fonction rénale normale (voir MISES EN GARDE ET PRÉCAUTIONS; Fonction rénale).
CONSERVATION ET STABILITÉ
Conserver à la température ambiante (entre 15°et 30°C) et à l'abri de la lumière, dans le contenant d'origine.
CONSIGNES PARTICULIÈRES DE MANIPULATION
Il n'y a pas de consignes particulières de manipulation.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
SUNVEPRA est présenté sous forme de capsules pour administration orale renfermant 100 mg d'asunaprévir ainsi que les ingrédients non médicinaux suivants : butyl hydroxytoluène (BHT), monocaprylocaprate de glycérol de type 1, polysorbate 80, triglycérides à chaîne moyenne. L'enveloppe de la capsule contient de la gélatine, de la glycérine, du dioxyde de titane et une solution de sorbitol et de sorbitan.
Les capsules gélatineuses molles SUNVEPRA à 100 mg d'asunaprévir sont ovales, de couleur blanc opaque à jaune pâle et remplies d'une solution transparente. Elles portent l'inscription «BMS» en noir sur une ligne et «711» en noir sur une autre ligne en dessous de «BMS». Les capsules SUNVEPRA à 100 mg sont présentées en flacons de polyéthylène haute densité de 56 capsules.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : asunaprévir
Nom chimique : cyclopropanecarboxamide, N-[(1,1 diméthyléthoxy)carbonyl]-3-méthyl-L-valyl-(4R)-4-[(7-chloro-4-méthoxy-1-
isoquinolinyl)oxy]- L-prolyl-1-amino-N-(cyclopropylsulfonyl)-2-éthényl-,(1R,2S)
Formule moléculaire : C35H46ClN5O9S
Masse moléculaire : 748,29
Formule développée :
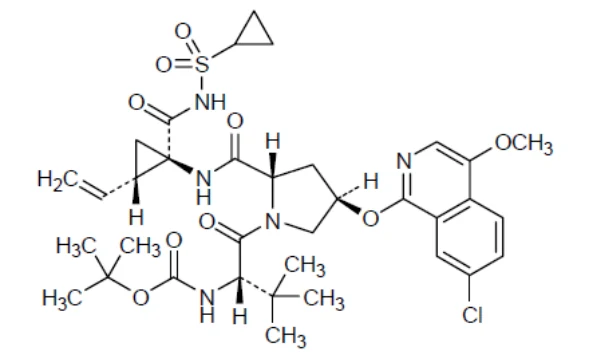
Propriétés physicochimiques : Apparence: L'asunaprévir est une poudre dont la couleur varie de blanc à blanc cassé.
Solubilité: Sa solubilité dans l'eau à une température de 20 °C dans une solution de pH 5,72 est de 0,0003 mg/mL. L'asunaprévir est pratiquement insoluble (< 100 µg/mL) dans l'intervalle de pH physiologique (de 1,2 à 6,8).
ESSAIS CLINIQUES
L’efficacité et l’innocuité de SUNVEPRA en association avec DAKLINZA comme schéma à prise orale ont été évaluées chez des patients infectés par le VHC de génotype 1b présentant une hépatopathie compensée dans le cadre de l’essai ouvert de phase III HALLMARK-DUAL. L'efficacité et l'innocuité de SUNVEPRA en association avec DAKLINZA, le peginterféron alfa et la ribavirine ont été évaluées chez des patients infectés par le VHC de génotype 1 ou 4 dans le cadre de l'essai de phase III HALLMARK-QUAD (voir le Tableau 10 pour connaître la méthodologie des études).
Dans le cadre de ces deux essais cliniques, la réponse virologique soutenue (RVS, guérison virologique) était définie comme un taux d'ARN du VHC inférieur au seuil inférieur de quantification (SIQ) 12 semaines après la fin du traitement.
Tableau 10 : Résumé de la méthodologie des essais portant sur SUNVEPRA administré dans le cadre d'une association pour le traitement de l'infection chronique par le virus de l'hépatite C
| Essai | Schéma thérapeutique, posologie | Génotype/Population | Durée du traitement |
| HALLMARK-DUAL (AI447028, essai ouvert) | SUNVEPRA (100 mg 2 f.p.j.) et DAKLINZA (60 mg 1 f.p.j.), n = 645 Placebo, n = 102b | Génotype (GT) 1b Hépatopathie compensée, y compris cirrhose Aucun traitement antérieur, traitement antérieur, intolérance/non-admissibilité à l'interféron | 24 semaines |
HALLMARK- QUAD (AI447029, essai ouvert) | SUNVEPRA (100 mg 2 f.p.j.), DAKLINZA (60 mg 1 f.p.j.), peginterféron alfa et ribavirinea | GT 1, 4, traitement antérieur Hépatopathie compensée, y compris cirrhose | 24 semaines |
a Peginterféron alfa-2a : 180 μg une fois par semaine; ribavirine : < 75 kg : 1 000 mg/jour (400 mg le matin et 600 mg le soir) avec de la nourriture; ≥ 75 kg : 600 mg deux fois par jour, avec de la nourriture.
b Les patients de ce groupe ont reçu un placebo pendant 12 semaines, puis ont été admis à une autre étude où ils ont reçu un traitement associant SUNVEPRA et DAKLINZA pendant 24 semaines.
SUNVEPRA en association avec DAKLINZA pour le traitement de l'infection par le VHC de génotype 1b (HALLMARK-DUAL, AI447028)
Les caractéristiques démographiques et les autres caractéristiques de base de la population de l'étude HALLMARK-DUAL sont résumées au Tableau 11.
Tableau 11 : Caractéristiques démographiques et autres caractéristiques de base des patients infectés par le VHC de génotype 1ba (avec ou sans cirrhose compensée) traités par SUNVEPRA et DAKLINZA dans l'étude HALLMARK-DUAL
| Caractéristique | Patients jamais traités | Patients ayant présenté une réponse partielle ou nulle au | Patients intolérants/non admissibles à |
DUAL 24 semaines N = 205 n(%) | Placebob 12 semaines N = 102 n(%) | traitement antérieurc 24 semaines N = 205 n(%) | l'interférond 24 semaines N = 235 n(%) | |
| Âge (années) Moyenne (plage) | 53,1 (20-79) | 52,5 (22-83) | 56,1 (23-77) | 58,0 (24-77) |
Sexe, Masculin Féminin | 101 (49,3%) 104 (50,7%) | 54 (52,9%) 48 (47,1%) | 111 (54,1%) 94 (45,9%) | 98 (41,7%) 137 (58,3%) |
Race, Blanche Noire Asiatique Autre | 135 (65,9%) 14 (6,8%) 52 (25,4%) 4 (2,0%) | 59 (57,8%) 8 (7,8%) 33 (32,4%) 2 (2,0%) | 148 (72,2%) 10 (4,9%) 45 (22,0%) 2 (1,0%) | 169 (71,9%) 10 (4,3%) 56 (23,8%) 0 |
Indice de masse corporelle (IMC), ≥ 30 kg/m2 | 30 (14,6%) | 13 (12,7%) | 32 (15,6%) | 43 (18,3%) |
Réponse antérieure Partielle Nulle | ND | ND | 84 (41,0%) 119 (58,0%) | ND |
ARN du VHCe Moyenne en log10 UI/mL < 800 000 UI/mL, ≥ 800 000 UI/mL, | 6,24 53 (25,9%) 152 (74,1%) | 6,25 26 (25,5%) 76 (74,5%) | 6,51 27 (13,2%) 178 (86,8%) | 6,35 48 (20,4%) 187 (79,6%) |
Tableau 11 : Caractéristiques démographiques et autres caractéristiques de base des patients infectés par le VHC de génotype 1ba (avec ou sans cirrhose compensée) traités par SUNVEPRA et DAKLINZA dans l'étude HALLMARK-DUAL
| Caractéristique | Patients jamais traités | Patients ayant présenté une réponse partielle ou nulle au traitement antérieurc 24 semaines N = 205 n(%) | Patients intolérants/non admissibles à l'interférond 24 semaines N = 235 n(%) | |
DUAL 24 semaines N = 205 n(%) | Placebob 12 semaines N = 102 n(%) | |||
Cirrhose (classe A de Child-Pugh), Présente Absente | 33 (16,1%) 172 (83,9%) | 16 (15,7%) 86 (84,3%) | 63 (30,7%) 142 (69,3%) | 111 (47,2%) 124 (52,8%) |
Génotype IL28B rs12979860, CC CT TT | 76 (37,1%) 101 (49,3%) 28 (13,7%) | Non évalué | 29 (14,1%) 123 (60,0%) 50 (24,4%) | 82 (34,9%) 102 (43,4%) 41 (17,4%) |
a Le génotype/sous-type du VHC a été évalué au moyen du test de génotypage VERSANT HCV version 2.0 (LIPA).
b Les patients de la cohorte de patients jamais traités ont été répartis de façon aléatoire dans un rapport de 2:1 pour recevoir soit SUNVEPRA et DAKLINZA pendant 24 semaines, soit un placebo pendant 12 semaines (les patients recevant le placebo ont été admis à une autre étude où ils ont reçu un traitement associant SUNVEPRA et DAKLINZA pendant 24 semaines).
c Les cas de réponse nulle correspondaient aux patients qui n'avaient jamais connu de baisse du taux d'ARN du VHC ≥ 2 log10 après un traitement d'au moins 12 semaines par l'association peginterféron alfa/ribavirine ou ≥ 1 log10 après un traitement d'au moins 4 semaines par l'association peginterféron alfa/ribavirine. Les cas de réponse partielle correspondaient aux patients qui avaient reçu un traitement d'au moins 12 semaines par l'association peginterféron alfa/ribavirine et avaient connu une baisse du taux d'ARN du VHC ≥ 2 log10, mais n'avaient jamais atteint un taux d'ARN du VHC indétectable, ou encore avaient atteint un taux d'ARN du VHC indétectable qui était redevenu détectable au cours du traitement par l'association peginterféron alfa/ribavirine. d 61 % de patients non admissibles à un traitement à base d'interféron et à 72 % de patients intolérants à un tel traitement. Les patients intolérants/non admissibles à l'interféron remplissaient les critères définis dans le protocole concernant la dépression, l'anémie, la neutropénie et/ou la thrombocytopénie en cas de fibrose/cirrhose avancée.
e L'ARN du VHC a été quantifié à l'aide du test COBAS TaqMan HCV (version 2.0), qui s'emploie avec le système High Pure. Le SIQ du test était de 25 UI/mL.
Résultats des études
Les résultats relatifs à la RVS (le paramètre d'évaluation principal) et les résultats observés chez les patients sans RVS dans le cadre de l'étude HALLMARK-DUAL sont présentés au Tableau 12 par population de patients.
Tableau 12 : Résultats thérapeutiques obtenus dans le cadre de l'étude HALLMARK-
DUAL : SUNVEPRA et DAKLINZA chez des patients infectés par le VHC de génotype 1b
Résultats thérapeutiques
Patients jamais traités 24 semaines N = 203a n (%) | Patients ayant présenté une réponse (partielle, nulle) 24 semaines N = 205 n (%) |
Patients intolérants/non admissibles à l'interféron 24 semaines N = 235 n (%)
RVS12b
| 184 (91%) | 169 (82%) |
194 (83%)
RVRc
| 168 (83%) | 150 (73%) |
159 (68%)
RFDTd
| 189 (93%) | 174 (85%) |
204 (87%)
Résultats chez les patients sans RVS
Échec virologique général
| 19 (9%) | 36 (18%) |
41 (17%) Échec virologique en cours de traitemente
| 12 (6%) | 29 (14%) |
28 (12%)
Rebond virologiquee
| 9 (4%) | 26 (13%) |
20 (95)
Rechutee
| 5/189 (3%) | 7/174 (4%) |
12/204 (6%)
Données post-traitement manquantes
| 2 (1%) | 0 |
1 (<1%)
Abandon
En raison d'un effet indésirable Autref
| 6 (3%) 9 (4%) | 2 (1%) 26 (13%) |
2 (1%) 25 (11%)
a Les données de deux sujets de la cohorte de patients jamais traités qui avaient reçu le traitement, mais n'avaient pas fait l'objet d'une répartition aléatoire, ont été exclues de l'analyse de l'efficacité.
b RVS12 : Réponse virologique soutenue avec taux d'ARN du VHC inférieur au SIQ à la semaine 12 du suivi. Les données manquantes sur le taux d'ARN du VHC à la semaine 12 suivant la fin du traitement ont été imputées selon la méthode du report rétrospectif de la valeur suivante, c'est-à-dire en utilisant la prochaine mesure du taux d'ARN du VHC obtenue après la période prévue de mesure du taux d'ARN du VHC de la semaine 12 de suivi. c RVR : Taux d'ARN du VHC indétectable à la semaine 4 du traitement.
d RFDT : Taux d'ARN du VHC indétectable à la fin du traitement.
e Échec virologique en cours de traitement : Sujets ayant subi un rebond virologique (augmentation confirmée > 1 log10 du taux d'ARN du VHC par rapport au nadir ou tout taux confirmé d'ARN du VHC ≥ au SIQ après avoir été < au SIQ pendant le traitement), sujets dont le taux d'ARN du VHC était ≥ au SIQ à la semaine 8 du traitement, et patients dont le taux d'ARN du VHC était détectable à la fin du traitement. Rechute : Taux d'ARN du VHC indétectable à la fin du traitement suivi d'un taux confirmé d'ARN du VHC ≥ au SIQ durant le suivi; le calcul des taux utilise comme dénominateur les sujets présentant un taux d'ARN du VHC indétectable à la fin du traitement. f Aucun décès n'a été observé dans le cadre de l'étude HALLMARK-DUAL.
Parmi les patients qui n'avaient pas répondu à un traitement antérieur, le taux de RVS était le même (82 %) chez les 84 patients dont la réponse avait été partielle que chez les 119 patients dont la réponse avait été nulle. La réponse a été rapide (95 % des patients présentaient un taux d'ARN du VHC < au SIQ à la semaine 4).
Des analyses de sous-groupes ont été effectuées pour évaluer la RVS12, le principal paramètre d'évaluation de l'efficacité, dans des sous-groupes. Les taux de réponse relevés dans ces sous-groupes sont résumés au Tableau 13.
Tableau 13 : RVS observée au cours de l'étude HALLMARK-DUAL dans divers sous-groupes de patients infectés par le VHC de génotype 1b jamais traités, déjà traités et intolérants/non admissibles à l'interféron
| Caractéristique | Patients jamais traités 24 semaines N = 203 n/N(%) | Patients n'ayant pas répondu à un traitement antérieur 24 semaines N = 205 n/N(%) | Patients intolérants/non admissibles à l'interféron 24 semaines N = 235 n/N(%) |
ARN du VHC < 800 000 UI/mL ≥ 800 000 UI/mL | 52/53 (98%) 132/150 (88%) | 25/27 (93%) 144/178 (81%) | 42/48 (88%) 152/187 (81%) |
| Cirrhose Présente Absente | 29/32 (91%) 155/171 (91%) | 55/63 (87%) 114/142 (80%) | 90/111 (81%) 104/124 (84%) |
NS5A au début de l'étude Sans Y93H ou L31F/I/M/Va Avec Y93H ou L31F/I/M/Va | 162/169 (96%) 10/17 (59%) | 151/165 (92%) 7/25 (28%) | 172/191 (90%) 11/30 (37%) |
a L'analyse inclut les patients pour lesquels les données sur la séquence NS5A étaient disponibles au début de l'étude. Lors de l'étude HALLMARK-DUAL, la prévalence globale des polymorphismes NS5A en L31F/I/M/V ou Y93H était de 12 % : 4 % des patients présentaient des polymorphismes en L31 seulement, 8 % en Y93H seulement et 0,3 % en L31I/M et en Y93H.
Aucune différence n'a été observée quant à la réponse antivirale selon la race, l'indice de masse corporelle (IMC), le sexe, l'âge, l'allèle IL28B ou la présence ou l'absence de cirrhose dans l'une ou l'autre des populations de traitement. Les taux de RVS étaient systématiquement élevés dans toutes les catégories de charge virale initiale. Parmi les patients âgés de 65 ans ou plus, 88 % (117/133) ont obtenu une RVS; parmi ceux âgés de 75 ans ou plus, 100 % (10/10) ont obtenu une RVS.
SUNVEPRA en association avec DAKLINZA, le peginterféron alfa et la ribavirine pour le traitement des patients infectés par le VHC de génotype 1 ou 4 (HALLMARK-QUAD, AI447029)
Les caractéristiques démographiques et les autres caractéristiques de base de la population de l’étude HALLMARK-QUAD sont résumées au Tableau 14.
Tableau 14: Caractéristiques démographiques et autres caractéristiques de base des patients déjà traitésa atteints d'une infection par le VHC de génotype 1 ou 4 traités par SUNVEPRA, DAKLINZA, le peginterféron alfa et la ribavirine dans le cadre de l'étude HALLMARK-QUAD Caractéristique VHC de génotype 1
24 semaines N = 354 n (%)
VHC de génotype 4
24 semaines
N = 44 n (%)
Âge (années)
Moyenne (plage)
52,9 (19-76)
50,8 (20-71)
Sexe,
Masculin
Féminin
240 (67,8%) 114 (32,3%)
33 (75,0%) 11 (25,0%)
Race,
Blanche
Noire
Asiatique
Autre
271 (76,6%) 33 (9,3%) 47 (13,3%) 3 (0,8%)
33 (75,0%) 4 (9,1%) 1 (2,3%) 6 (13,6%)
Génotype du VHC
1a
1b
176 (49,7) 178 (50,3)
ND
ND
ARN du VHCb
Moyenne en log10 UI/mL
< 800 000 UI/mL,
≥ 800 000 UI/mL,
6,50
47 (13,3%) 307 (86,7%)
6,08
15 (34,1%) 29 (65,9%)
Cirrhose (classe A de Child-
Pugh),
Présente
Absente
73 (20,6%) 281 (79,4%)
20 (45,5%) 24 (54,5%)
Génotype IL28B rs12979860,
CC
CT
TT
33 (9,3%) 231 (65,3%) 90 (25,4%)
3 (6,8%) 32 (70,5%) 10 (22,7%) a Tous les patients avaient présenté une réponse nulle ou partielle à un traitement antérieur par l'association peginterféron alfa-2a ou alfa-2b et ribavirine. Les cas de réponse nulle correspondaient aux patients qui n'avaient jamais connu de baisse du taux d'ARN du VHC ≥ 2 log10 après un traitement d'au moins 12 semaines par l'association peginterféron alfa/ribavirine ou ≥ 1 log10 après un traitement d'au moins 4 semaines par l'association peginterféron alfa/ribavirine. Les cas de réponse partielle correspondaient aux patients qui avaient reçu un traitement d'au moins 12 semaines par l'association peginterféron alfa/ribavirine et avaient connu une baisse du taux d'ARN du VHC ≥ 2 log10, mais n'avaient jamais atteint un taux d'ARN du VHC indétectable, ou encore avaient atteint un taux d'ARN du VHC indétectable qui était redevenu détectable au cours du traitement par l'association peginterféron alfa/ribavirine.
b L'ARN du VHC a été quantifié à l'aide du test COBAS TaqMan HCV (version 2.0), qui s'emploie avec le système High Pure. Le SIQ du test était de 25 UI par mL.
Résultats des études
Les résultats relatifs à la RVS (le paramètre d'évaluation principal) et les résultats observés chez les patients sans RVS dans le cadre de l'étude HALLMARK-QUAD sont présentés au Tableau 15 par population de patients. L'efficacité démontrée du traitement par SUNVEPRA, DAKLINZA, le peginterféron alfa et la ribavirine chez les sujets infectés par le VHC de génotype 1 ou 4 ayant présenté une réponse nulle au traitement antérieur indique que ce schéma devrait également être efficace chez les patients infectés par le VHC de génotype 1 ou 4 n'ayant jamais été traités.
Tableau 15: Résultats thérapeutiques obtenus dans le cadre de l'étude HALLMARK-
QUAD : SUNVEPRA en association avec DAKLINZA, le peginterféron alfa et la ribavirine chez des patients déjà traités infectés par le VHC de génotype 1 ou 4
Résultats thérapeutiques VHC de génotype 1
24 semaines N = 354 n (%)
VHC de génotype 4
24 semaines
N = 44 n (%)
RVS12a 330 (93%) 44 (100%)
RVRb 292 (83%) 36 (82%)
RFDTc 337 (95%) 43 (98%)
Résultats chez les patients sans RVS Échec virologique général 24 (7%) 0
Échec virologique en cours de traitementd 12 (3%) 0
Rebond virologiqued 11 (3%) 0
Rechuted 8/337 (2%) 0
Données post-traitement manquantes 4 (1%) 0 Abandon
En raison d'un effet indésirable
Autree
7 (2%)
12 (3%)
0
0 a RVS12 : Réponse virologique soutenue avec taux d'ARN du VHC inférieur au SIQ à la semaine 12 du suivi. Les données manquantes sur le taux d'ARN du VHC à la semaine 12 suivant la fin du traitement ont été imputées selon la méthode du report rétrospectif de la valeur suivante, c'est-à-dire en utilisant la prochaine mesure du taux d'ARN du VHC obtenue après la période prévue de mesure du taux d'ARN du VHC de la semaine 12 de suivi. b RVR : Taux d'ARN du VHC indétectable à la semaine 4 du traitement.
c RFDT : Taux d'ARN du VHC indétectable à la fin du traitement.
d Échec virologique en cours de traitement : Patients ayant subi un rebond virologique (augmentation confirmée > 1 log10 du taux d'ARN du VHC par rapport au nadir ou tout taux confirmé d'ARN du VHC ≥ au SIQ après la confirmation d'un taux indétectable), patients qui présentaient un taux confirmé d'ARN du VHC ≥ au SIQ à la semaine 8 du traitement, et patients dont le taux d'ARN du VHC était détectable à la fin du traitement. La rechute était définie comme un taux d'ARN du VHC ≥ au SIQ pendant le suivi alors qu'il était indétectable à la fin du traitement. Le calcul des taux de rechute utilise comme dénominateur les sujets présentant un taux d'ARN du VHC indétectable à la fin du traitement.
e Aucun décès n'est survenu pendant la phase de traitement de l'étude HALLMARK-QUAD.
La réponse a été rapide (98 % des patients présentaient un taux d'ARN du VHC < au SIQ à la semaine 4).
Des analyses de sous-groupes ont été effectuées pour évaluer la RVS12, le principal paramètre d'évaluation de l'efficacité, dans divers sous-groupes. Les taux de réponse relevés dans ces sous-groupes sont résumés au Tableau 16.
Tableau 16 :RVS observée au cours de l'étude HALLMARK-QUAD dans divers sous-groupes de patients infectés par le VHC de génotype 1 ou 4 ayant déjà été traités
| Caractéristique | VHC de génotype 1 24 semaines N = 354 n/N (%) | VHC de génotype 4 24 semaines N = 44 n/N (%) |
Antécédents de traitement Patient ayant présenté une réponse partielle au traitement antérieur Patient ayant présenté une réponse nulle au traitement antérieur | 111/120 (93%) 219/234(94%) | 10/10 (100%) 34/34 (100%) |
Génotype 1a 1b | 154/176 (88%) 176/178 (99%) | NA |
ARN du VHC < 800 000 UI/mL ≥ 800 000 UI/mL | 46/47 (98%) 284/307 (93%) | 15/15 (100%) 29/29 (100%) |
| Cirrhose Présente Absente | 66/73 (90%) 264/281 (94%) | 20/20 (100%) 24/24 (100%) |
Aucune différence n'a été observée quant à la réponse antivirale selon le sexe, l'âge, l'IMC, le taux d'ARN du VHC au début de l'étude, la présence ou l'absence de polymorphismes au début de l'étude, le statut IL28B ou la présence ou l'absence de cirrhose dans l'une ou l'autre des populations de traitement.
Suivi à long terme
On dispose de données limitées provenant d'une étude de suivi en cours visant à évaluer la durabilité de la réponse jusqu'à trois ans après un traitement par SUNVEPRA. Parmi les 255 patients qui avaient atteint une RVS12 avec SUNVEPRA et DAKLINZA, sur une durée médiane de suivi après la RVS12 d'environ 8,5 mois, une rechute (< 1 %) a été observée. Aucune rechute ne s'est produite parmi les 31 patients qui avaient obtenu une RVS12 avec SUNVEPRA, DAKLINZA, le peginterféron alfa et la ribavirine, sur une durée médiane de suivi après la RVS12 d'environ 18 mois.
MICROBIOLOGIE
Mode d'action
L'asunaprévir est un inhibiteur du complexe sérine protéase NS3/4A du VHC, un complexe enzymatique qui transforme la polyprotéine du VHC pour produire des protéines virales matures nécessaires à la réplication virale.
Activité antivirale
Dans les essais biochimiques, l'asunaprévir était le plus actif contre les complexes protéase NS3/4A du génotype 1 du VHC (CI50 [concentration inhibitrice à 50 %] pour le génotype 1a de 0,7 à 1,8 nM; CI50 pour le génotype 1b de 0,3 nM) et avait une activité réduite contre les génotypes 2 (CI50 pour le génotype 2a de 15 nM; CI50 pour le génotype 2b de 78 nM) et 3 (CI50 pour le génotype 3a de 320 nM). Les concentrations actives contre les génotypes 4a, 5a et 6a étaient de 1,6, 1,7 et 0,9 nM, respectivement. Dans les essais cellulaires sur réplicons du VHC, l'asunaprévir a inhibé la réplication des génotypes 1a, 1b et 2a du VHC à des concentrations efficaces (réduction de 50 %, CE50) de 4, 1,2 et 230 nM, respectivement. Contre les réplicons hybrides encodant le domaine de la protéase NS3 du génotype 4a du VHC, les valeurs de CE50 observées étaient comprises entre 1,8 et 7,6 nM, tandis qu'une activité réduite a été notée contre les réplicons hybrides de la protéase NS3 des génotypes 2b et 3a (CE50 pour le génotype 2b = 480 nM; CE50 pour le génotype 3a = 1162 nM).
L'asunaprévir a eu des interactions additives et/ou synergiques avec l'interféron alfa, le daclatasvir, les inhibiteurs allostériques ou du site actif de la NS5B du VHC ciblant le site I ou le site II et la ribavirine au cours d'études sur des traitements d'association comprenant deux ou trois médicaments dans lesquelles on a utilisé un système cellulaire de réplicons du VHC. Aucun effet antagoniste sur l'activité antivirale n'a été observé.
Résistance
Veuillez consulter la monographie de DAKLINZA pour connaître les cultures cellulaires employées et les profils de résistance clinique du daclatasvir, notamment pour obtenir des renseignements importants sur les polymorphismes de la NS5A associés à une résistance.
Dans les cultures cellulaires
Des réplicons du génotype 1a et du génotype 1b du VHC présentant une sensibilité réduite à l'asunaprévir ont été sélectionnés dans les cultures cellulaires et caractérisés afin de déterminer la résistance génotypique et phénotypique à l'asunaprévir. La résistance à l'asunaprévir a été évaluée en introduisant dans la chaîne principale des réplicons correspondants des substitutions de la protéase NS3 apparues en cours de traitement. Dans les réplicons du génotype 1a du VHC résistant à l'asunaprévir, les substitutions prédominantes ont été détectées aux acides aminés R155K, D168G et I170T. Les réplicons recombinants contenant ces substitutions ont confirmé le rôle de ces dernières dans la résistance à l'asunaprévir (réduction de 5 à 21 fois de la sensibilité à l'asunaprévir).
Dans les réplicons du génotype 1b du VHC résistant à l'asunaprévir, les substitutions prédominantes ont été détectées à l'acide aminé D168A/G/H/V/Y. Les réplicons recombinants contenant ces substitutions ont confirmé le rôle de ces dernières dans la résistance à l'asunaprévir (réduction de 16 à 280 fois de la sensibilité à l'asunaprévir).
Dans les études cliniques
Effets des polymorphismes du VHC au début de l'étude sur la réponse au traitement
Des analyses ont été effectuées pour examiner le lien entre les substitutions d'acides aminés de la NS3 naturellement présentes au départ (polymorphismes) et le résultat thérapeutique.
SUNVEPRA en association avec DAKLINZA :
Des polymorphismes de la NS3 à des positions d'acides aminés associées à une résistance ont été détectés au départ chez 30,7 % des patients (278/905) pour lesquels la séquence NS3 était connue. Les polymorphismes de la protéine non structurale 3 associés à une résistance dans les échantillons du génotype 1b étaient les suivants : V36I/L, T54A/S, V55A/I, N77A/S, Q80K/L/R, cystéine S122 (C)/G/N/T, D168E et F169L. La majorité des polymorphismes de la NS3 associés à une résistance détectés au départ ont peu diminué (≤ 2 fois) la sensibilité à l'asunaprévir dans les réplicons de référence du génotype 1b (Con1) contenant les substitutions correspondantes de la NS3 évalués. Le polymorphisme D168E de la NS3 présent au départ était le seul polymorphisme évalué à entraîner une diminution de la puissance de l'asunaprévir cliniquement pertinente, par rapport au témoin de référence (CE50 de l'asunaprévir pour le polymorphisme D168E = 67 nM p/r à témoin Con1 = 1 nM). La prévalence de ce polymorphisme était de 0,7 % (6 patients sur 905), et il était présent au départ chez 2 % des patients (3/138) n'ayant pas répondu au traitement et dont la séquence NS3 était connue. L'un des trois patients ayant connu un échec thérapeutique était également porteur du polymorphisme L31I/M-Y93H de la NS5A au départ.
SUNVEPRA en association avec DAKLINZA, le peginterféron alfa et la ribavirine :
Sur les 379 patients dont la séquence NS3 était connue au départ dans l'étude HALLMARK-QUAD (voir ESSAIS CLINIQUES), quatre présentaient des polymorphismes préexistants caractéristiques de la résistance à l'asunaprévir aux positions R155 (R155K/T) et/ou D168 (D168E/N). Parmi ces quatre patients, trois présentaient des substitutions R155 et ont connu un échec virologique (tous trois étaient infectés par le VHC de génotype 1a).
Substitutions de résistance chez les sujets n'ayant pas obtenu de RVS
Les substitutions d’acides aminés de la NS3 apparues en cours de traitement chez les sujets n’ayant pas obtenu de RVS avec SUNVEPRA et DAKLINZA, ou avec SUNVEPRA, DAKLINZA, le peginterféron alfa et la ribavirine, selon les données regroupées des essais cliniques de phase II et III, sont présentées au Tableau 17.
Tableau 17: Substitutions d'acides aminés de la NS3 apparues en cours de traitement selon les données regroupées des essais cliniques de phase II et III : sujets n'ayant pas obtenu de RVS avec SUNVEPRA et DAKLINZA, ou avec SUNVEPRA, DAKLINZA, le peginterféron alfa et la ribavirine
Sujets traités
| SUNVEPRA et DAKLINZA |
SUNVEPRA, DAKLINZA, peginterféron alfa et ribavirine Catégorie
Génotype 1b n = 141 % (n) | Génotype 1a n = 23a % (n) | Génotype 1b n = 2 % (n) |
Génotype 4 n = 1a
% (n)
Substitutions d'acides aminés apparues dans la NS3
| 118 | 16 | 1 |
0
Toute substitution aux positions 36, 54, 56H/L, 77, 80, 122, 155, 168 et/ou 170A/M/T de la NS3
| 97 (114) | 94 (15) | 100 (1) |
0
V36X + autres substitutions notées dans la NS3b
| 0,8 (1) | 25 (4) | 0 |
0
R155Xc
| 3 (4) | 50 (8) | 0 |
0
R155K
| 0 | 50 (8) | 0 |
0
D168Xd
| 94 (111) | 44 (7) | 100 (1) |
0
D168V
| 40 (47) | 0 | 100 (1) |
0 D168E
| 21 (25) | 38 (6) | 0 |
0 D168X uniquement
| 77 (91) | 38 (6) | 100 (1) |
0 D168X + autres substitutions notées dans la NS3e
| 17 (20) | 6 (1) | 0 |
0
V36G, V36M, T54S, N77S, Q80K/L/R ou S122G/I/N/T
| Moins de 10 % | Moins de 10 % | 0 |
0 a Sur les 26 patients n'ayant pas obtenu de RVS12 selon une analyse modifiée des données des patients retenus en début d'étude (en cas de valeurs manquantes pour un point d'évaluation donné, on considérait que le patient avait connu un échec pour le point d'évaluation en question seulement), 2 patients (1 porteur du VHC de génotype 1a et 1 porteur du VHC de génotype 4) ont obtenu une RVS12 selon une analyse avec valeurs imputées (chez les patients pour lesquels on ne connaissait pas le taux d'ARN du VHC à la semaine 12 suivant la fin du traitement, on a utilisé la prochaine valeur du taux d'ARN du VHC).
b X peut correspondre à G (génotype 1b) ou à M (génotype 1a). Les autres substitutions notées de la NS3 peuvent
être R155K ou D168E.
c X peut correspondre à G, à K ou à Q.
d X peut correspondre aux substitutions D168 A, E, F, H, N, T, V ou Y de la NS3.
e Pour les patients porteurs du génotype 1a, les autres substitutions de la NS3 incluaient V36M; pour les patients porteurs du génotype 1b, les autres substitutions de la NS3 pouvaient être V36G, T54S, N77S, Q80R, S122D/G/I/T ou R155Q.
Persistance des substitutions associées à une résistance
La persistance des substitutions de la NS3 associées à une résistance a été surveillée après le traitement chez les patients ayant connu un échec thérapeutique dans le cadre des essais cliniques de phase II et III portant sur des schémas contenant SUNVEPRA. Parmi les patients traités par SUNVEPRA et DAKLINZA, 41 ont fait l'objet d'un suivi (32 patients pendant 24 semaines après le traitement, et 9 patients pendant 36 à 48 semaines après le traitement). Les substitutions de la NS3 du VHC de génotype 1b associées à une résistance apparues au cours du traitement ont persisté à des niveaux détectables chez 19 patients sur les 32 surveillés pendant 24 semaines après le traitement et chez 1 patient sur les 9 surveillés pendant 36 à 48 semaines après le traitement.
La non-détection d'une substitution associée à la résistance n'indique pas nécessairement que le virus pharmacorésistant n'est plus présent. On ne connaît pas les répercussions cliniques à long terme d'un virus dans lequel apparaissent des substitutions de résistance à l'asunaprévir.
Résistance croisée
Une résistance croisée entre l'asunaprévir et d'autres inhibiteurs de la protéase NS3/4A est prévisible. Des effets minimes sur l'activité anti-VHC de l'asunaprévir ont été observés contre les réplicons des génotypes 1a et 1b présentant des substitutions des acides aminés de la NS3 aux positions V36 et T54 (variantes de la résistance au télaprévir et au bocéprévir). En revanche, contre les réplicons du génotype 1a présentant des substitutions des acides aminés de la NS3 aux positions R155K et V36M + R155K, ainsi que contre les réplicons du génotype 1b présentant des substitutions aux positions A156T/V (variantes de la résistance au télaprévir, au bocéprévir et au siméprévir) et D168V (variante de la résistance au siméprévir), une diminution de la sensibilité à l'asunaprévir (de 6 à 357 fois) a été observée.
Les réplicons du VHC exprimant des substitutions associées à la résistance à l'asunaprévir sont restés pleinement sensibles à l'interféron alfa et à la ribavirine, ainsi qu'à d'autres antiviraux à action directe ayant des modes d'action différents, tels que les inhibiteurs de la NS5A et de la NS5B du VHC.
TOXICOLOGIE NON CLINIQUE
Toxicité générale
Des études sur la toxicité de doses répétées d'asunaprévir ont été menées chez le rat (≤ 6 mois) et chez le chien (≤ 9 mois). D'après les études d'une durée d'un mois menées chez le rat et le chien, les principaux organes cibles étaient le tractus gastro-intestinal et le foie. Ces résultats ont été observés à des doses et à des expositions élevées et n'ont pas été notés au cours des études d'une durée de six mois chez le rat ou d'une durée de neuf mois chez le chien. Chez le rat, à la suite de l’administration pendant un mois d’une dose de 600 mg/kg/jour (81 fois l’ASC observée chez l’humain à la dose recommandée), des augmentations de l’activité sérique de l’alanine aminotransférase (ALT) et de la concentration de bilirubine totale ont été observées sans corrélation histologique. Chez le chien, à une dose de 300 mg/kg/jour (375 fois la dose recommandée chez l’humain), l’asunaprévir n’était pas toléré après son administration pendant un mois, et on a observé à cette dose une nécrose coagulante hépatique minime ou légère accompagnée d’augmentations proportionnelles de l’activité sérique de l’ALT et de la γ-glutamyl-transférase et de la concentration de bilirubine totale.
Il y a eu des augmentations de l'incidence des vomissements chez les chiens ayant reçu une dose de 300 mg/kg/jour pendant un mois; il s'agissait du seul signe évocateur d'une atteinte du tractus gastro-intestinal.
Des changements hématologiques minimes ont été observés chez le rat et chez le chien après l'administration pendant un mois d'une dose de 600 ou de 300 mg/kg/jour, respectivement; ils comprenaient une augmentation de l'indice de distribution des globules rouges et une diminution du volume globulaire moyen. Ces modifications reflétaient une diminution de la taille des globules rouges et semblaient indiquer un changement dans le métabolisme du fer. Ces changements hématologiques n'ont pas été considérés comme indésirables compte tenu de leur nature et de leur gravité négligeables, et aucun effet histologique sur la moelle osseuse n'a été observé au cours des études d'une durée d'un mois et de six mois chez le rat et d'une durée d'un mois et de neuf mois chez le chien.
Parmi les autres modifications chimiques dans le sérum associées à l'asunaprévir qui ont été observées aux doses de 600 et de 300 mg/kg/jour (doses maximales évaluées) chez le rat et le chien, respectivement, dans le cadre des études d'une durée d'un mois figuraient des diminutions minimes ou légères des taux de protéine totale, d'albumine et de globulines. Chez le rat, la malabsorption et/ou la perte entérique accélérée de protéines associées aux changements intestinaux pourraient avoir contribué aux modifications observées dans les protéines sériques.
Par rapport aux observations faites après un mois, il n'y a eu aucune progression de la toxicité ni aucun nouvel organe cible dans les études de toxicité chronique menées chez le rat et chez le chien. L'asunaprévir a été bien toléré sur le plan clinique, et aucune modification pathologique de nature anatomique ou clinique, importante sur le plan toxicologique, n'a été observée aux doses maximales évaluées chez le rat (durée de six mois; 136 fois l'ASC observée chez l'humain à la dose recommandée) ou chez le chien (durée de neuf mois; 82 fois l'ASC observée chez l'humain à la dose recommandée).
Toxicologie chez les jeunes animaux
Chez les jeunes rats qui ont reçu l'asunaprévir pendant 10 semaines, le profil de toxicité était comparable à celui observé chez les rats adultes. La distension abdominale et les variations du poids corporel et de la consommation alimentaire ont été considérées comme des effets indésirables à la dose de 400 mg/kg/jour (dose maximale évaluée). La valeur de l'ASC à la dose sans effet nocif observé (DSENO) chez les jeunes rats était 98 fois supérieure à celle observée chez l'humain à la dose recommandée.
Carcinogenèse et mutagenèse
L'asunaprévir n'était pas cancérogène chez la souris à des valeurs de l'ASC 350 fois supérieures à celle observée chez l'humain à la dose recommandée, ni chez le rat à des valeurs de l'ASC 54 fois supérieures à celle observée chez l'humain à la dose recommandée. On n'a observé aucun signe d'activité mutagène ou clastogène au cours des tests de mutagenèse réalisés in vitro (test d'Ames), des tests de mutation sur cellules mammaliennes effectués à partir de cellules ovariennes de hamster chinois ou d'un test du micronoyau par voie orale mené in vivo chez le rat.
Altération de la fertilité
Le daclatasvir n’a eu aucun effet sur la fertilité chez les rats mâles et femelles (à 105 et 101 fois l’ASC observée chez l’humain à la dose recommandée, respectivement).
Toxicité pour la reproduction
L'asunaprévir n'était pas associé à une toxicité fœtale sélective lorsqu'il a été administré à des souris ou à des lapines gravides au cours de l'organogenèse à des doses pour la mère associées à des valeurs d'ASC 472 fois (chez la souris) et 1,2 fois (chez la lapine) supérieures à celle observée chez l'humain à la dose recommandée. Lors d'une étude portant sur le développement prénatal et postnatal chez le rat, on n'a constaté aucune toxicité pour le développement à des doses allant jusqu'à 125 mg/kg par jour, associées à des valeurs d'ASC 76 fois supérieures à celle observée chez l'humain à la dose recommandée. À la dose maximale évaluée (400 mg/kg/jour), une toxicité pour la mère et pour le développement a été observée. Chez le rat, la toxicité maternelle observée à une dose de 400 mg/kg/jour chez les mères se manifestait par des signes cliniques (maigreur, déshydratation soupçonnée et distension abdominale), par une diminution du poids corporel à la fin de la gestation et au début de la lactation, par une baisse de la consommation alimentaire tout au long de la gestation et de la lactation et par des signes macroscopiques de nécropsie, à savoir une pâleur et une hypertrophie des glandes surrénales chez les mères et une dilatation et un épaississement de l'intestin chez les petits. Les manifestations de toxicité pour le développement comprenaient une diminution de la survie et une réduction du poids qui ont persisté à l'âge adulte, associée à une baisse de la consommation alimentaire. La valeur de l'ASC associée à cette dose est 193 fois supérieure à celle observée chez l'humain à la dose recommandée.
RÉFÉRENCES
- 1. Suzuki Y, Ikeda K, Suzuki F et al. Dual oral therapy with daclatasvir and asunaprevir for patients with HCV genotype 1b infection and limited treatment options. Journal of Hepatology 2013; 58:655-62.
- 2.
Lok AS, Gardiner DF, Lawitz E et al. Preliminary study of two antiviral agents for hepatitis
C genotype 1. The New England Journal of Medicine. 2012; 366:216-24.
- 3.
Kumada H, Suzuki Y, Ikeda K et al. Daclatasvir plus asunaprevir for chronic HCV genotype
1b infection. Hepatology. 2014; Jun; 59(6):2083-91.
- 4.
Chayama Kazuaki, Takahashi Shoichi, Toyota Joji et al. Dual Therapy with the
Nonstructural Protein 5A Inhibitor, Daclatasvir, and the Nonstructural Protein 3 Protease Inhibitor, Asunaprevir, in Hepatitis C Virus Genotype 1b-Infected Null Responders. Hepatology 2012; 55; 742-48.