


Monographie de produit - Virazole
INDICATIONS ET USAGE CLINIQUE
La ribavirine en aérosol est indiquée uniquement dans le cas d'une infection des voies respiratoires inférieures attribuable au virus respiratoire syncytial. Aussi faut-il s'assurer que l'infection est bien due à ce virus, à l'aide d'une méthode diagnostique rapide - telle que le dépistage d'antigènes viraux dans les sécrétions respiratoires, par immunofluorescence ou par une technique ELISA - soit avant soit pendant les 24 premières heures du traitement. On peut commencer celui-ci alors que l'on attend le résultat des épreuves diagnostiques; mais on doit l'interrompre si l'on n'a pas la preuve que l'infection est bien due au virus respiratoire syncytial.
Des données cliniques limitées indiquent que VIRAZOLE (ribavirine pour solution d’inhalation, USP) administré en aérosol peut être bénéfique dans le traitement d'une infection grave attribuable au virus respiratoire syncytial chez les nouveau-nés et les nourrissons, lorsqu'elle est associée à une insuffisance cardiovasculaire, pulmonaire ou immunitaire sous-jacente. Le médicament doit être réservé aux patients hospitalisés et son administration doit être faite de façon continue pendant toute la durée du traitement, sauf pendant le temps requis par les soins corporels à donner aux patients. Seule l'infection grave des voies respiratoires inférieures due au virus respiratoire syncytial doit être traitée avec la ribavirine en aérosol.
Chez les nourrissons et les jeunes enfants qui souffrent d'une infection grave des voies respiratoires, le traitement doit accompagner, et non remplacer, les mesures d'appoint habituelles qui facilitent la respiration et l'équilibre des liquides.
CONTRE-INDICATIONS
VIRAZOLE (ribavirine pour solution d’inhalation, USP) est contre-indiqué chez les femmes enceintes ou qui peuvent le devenir au cours de la période d'exposition au médicament, ce produit pouvant être nocif pour le foetus. Par ailleurs, chez ce groupe de personnes, l'infection au virus respiratoire syncytial évolue spontanément vers la guérison. Chez l'humain, la ribavirine n'est pas complètement éliminée du sang, même quatre semaines après son administration. Bien qu'il n'y ait aucune donnée à ce sujet concernant les humains, la ribavirine s'est avérée tératogène et létale pour l'embryon chez presque toutes les espèces animales sur lesquelles elle a été testée; néanmoins, des babouins femelles enceintes à qui l'on a administré 120 mg/kg/jour de ribavirine, pendant une période de 4 jours, au cours des 20 jours d'organogénèse de la gestation, n'ont manifesté aucun effet tératogène.
MISE EN GARDE
Une surveillance étroite des patients et de l'équipement respiratoire doit être assurée lorsque VIRAZOLE (ribavirine pour solution d’inhalation, USP) est administré aux nourrissons soumis à la ventilation assistée. La formation d'un précipité de poudre VIRAZOLE dans l'équipement respiratoire peut nuire à la ventilation sûre et efficace du patient.
Dans une étude de tolérance à la ribavirine en aérosol, le bronchospasme a été observé chez les adultes souffrant d'une pneumopathie chronique obstructive ou d'asthme.
La fonction respiratoire doit être étroitement surveillée pendant le traitement à la ribavirine en aérosol. Si le traitement semble entraîner une détérioration soudaine de la fonction respiratoire, il doit être interrompu et n'être réinstauré qu'avec prudence et sous une surveillance continue.
Bien que la ribavirine ne soit pas indiquée chez l'adulte, le médecin doit garder en mémoire qu'il est tératogène chez les animaux (voir CONTRE-INDICATIONS).
Des lésions cardiaques sont survenues après une administration de VIRAZOLE (ribavirine pour solution d’inhalation, USP) en aérosol à des souris et à des rats, aux doses respectives de 30 et 36 mg/kg pendant 4 semaines; et après une administration orale chez des singes à raison de 120 mg/kg, et chez des rats à raison de 154 à 200 mg/kg, pendant 1 à 6 mois. Administré en aérosol à des furets en croissance à raison de 60 mg/kg pendant 10 à 30 jours, il a entraîné des changements inflammatoires et peut-être emphysémateux dans les poumons. Des changements prolifératifs ont été observés après une administration de 131 mg/kg pendant 30 jours. La signification de ces résultats quant à l'administration chez l'humain reste inconnue.
Le VIRAZOLE lyophilisé, en fioles de 6 grammes, ne doit être utilisé que sous forme d'aérosol.
Dans certaines épreuves in vitro, la ribavirine a donné quelques indices de mutagenèse. Quant aux études de carcinogenèse, elles sont imcomplètes et peu concluantes; cependant, certains résultats ont démontré la production de tumeurs bénignes (voir TOXICOLOGIE CHEZ LES ANIMAUX).
PRÉCAUTIONS
VIRAZOLE (ribavirine pour solution d’inhalation, USP) est employé depuis de nombreuses années chez l'Homme et aucun effet indésirable n'a été rapporté chez le foetus humain. Cependant, aucune étude adéquate et bien contrôlée n'a été menée auprès de femmes enceintes et peu d'études publiées ont démontré son innocuité durant les premiers stades de la grossesse. Étant donné que VIRAZOLE est administré sous forme d'aérosol et qu'il est tératogène chez les animaux, les femmes enceintes ne devraient pas être affectées aux soins de patients recevant VIRAZOLE, malgré qu'aucune preuve d'effet tératogène n'ait été documentée chez l'Homme.
Les patients qui souffrent d'infection des voies respiratoires inférieures attribuables au virus respiratoire syncytial doivent faire l'objet d'une surveillance constante, avec une attention particulière acccordée à la fonction respiratoire et à l'équilibre liquidien.
Interactions médicamenteuses
L'interaction de VIRAZOLE avec d'autres médicaments tels que la digoxine, les bronchodilatateurs, d'autres agents antiviraux, antibiotiques, ou antimétabolites, n'a pas été évaluée. Son interférence avec les épreuves de laboratoire n'a pas non plus été explorée. Il faut donc être attentif à la possibilité de telles interactions.
RÉACTIONS DÉFAVORABLES:
Les données sur l'innocuité de VIRAZOLE (ribavirine pour solution d’inhalation, USP) provenant de patients ayant reçu le produit sous forme d'aérosol ont été soigneusement évaluées dans le cadre de 26 études.
Le bronchospasme a été observé lors d'une étude de tolérance au VIRAZOLE en aérosol chez les adultes. Un des six patients souffrant d'une maladie pulmonaire chronique obstructive et deux des six adultes asthmatiques sont devenu dyspnéiques au cours de la période d'administration du médicament. Ces patients requiéraient l’administration chronique de brochodilatateurs qui avait été discontinuée 24 heures avant le traitement avec le Virazole. L'inhalation d'un bronchodilatateur en bouffées a toutefois procuré un soulagement symptomatique et ramené la situation à l'état antérieur.
Plusieurs réactions défavorables graves sont survenues chez des nourrissons déjà très malades, dont la vie était menacée et dont un grand nombre étaient soumis à une ventilation assistée. Ces réactions comprennent entre autres: la détérioration de la fonction respiratoire, la pneumonie bactérienne et le pneumothorax. Néanmoins, le rôle du VIRAZOLE dans ces réactions n'a pas été clairement déterminé.
Dix-neuf décès ont été enregistrés pendant, ou peu après, le traitement au VIRAZOLE en aérosol; aucun d'entre eux n'a toutefois été imputé au médicament par les chercheurs.
Certains sujets dont l'état nécessitait une ventilation assistée ont connu de graves difficultés, de nature à interférer avec une ventilation ou un échange gazeux appropriés. La précipitation du médicament dans l'appareil de ventilation, y compris dans la sonde endotrachéale, a provoqué une augmentation de la pression positive à la fin de l'expiration et lors de l'inspiration. On a également noté une accumulation de liquide dans les tubes.
Bien que l'on n'ait pas observé d'anémie avec l'usage du médicament en aérosol, on sait que ce trouble survient fréquemment avec l'administration de ce médicament par voies orale ou intraveineuse; de plus, la plupart des nourrissons traités à la ribavirine en aérosol n'ont pas fait l'objet d'une post-observation pendant les deux premières semaines qui sont suivi le traitement, période au cours de laquelle l'anémie risque de se produire. Enfin, la ribavirine en aérosol a été associée à des réticulocytoses.
La conjonctivite a été observée lors d'études contrôlées portant sur le VIRAZOLE en aérosol; cependant, aucune différence significative n'a été observée entre le groupe traité et le groupe témoin.
SYMPTÔMES ET TRAITEMENT DU SURDOSAGE
Aucun symptôme de surdosage de VIRAZOLE (ribavirine pour solution d’inhalation, USP) administré sous forme d'aérosol n'a été observé chez l'humain, où la ribavirine demeure dans les érythrocytes des semaines après son administration.
POSOLOGIE ET ADMINISTRATION
Avant d'utiliser le générateur d'aérosol, modèle SPAG-2, lire attentivement le manuel de fonctionnement.
Dans le cas d'une infection des voies respiratoires inférieures due au virus respiratoire syncytial, le traitement doit être instauré le plus tôt possible dans les 3 premiers jours de l'infection. Dans le cas d'une infection grave, pour que le traitement soit efficace, il faut l'instaurer au plus tôt. De plus, le médicament doit être administré de façon continue - sauf pendant le temps requis par les soins corporels à donner aux patients - pendant une période d'au moins 3 jours et d'au plus 7 jours, et faire partie d'un programme thérapeutique global.
L'aérosol est propulsé dans un inhalateur pour nourrissons par un générateur d'aérosol SPAG-2. Dans le cas où on ne peut employer un inhalateur, on peut être obligé d'administrer le médicament à l'aide d'un masque ou d'une tente à oxygène (voir manuel du SPAG-2). Cependant, le volume de l'aire de distribution et de condensation est plus grand dans une tente et l'efficacité de cette méthode d'administration n'a été évaluée que chez un petit nombre de patients. Ne pas
administrer le VIRAZOLE en aérosol à l'aide d'un autre générateur d'aérosol, ou à partir d'un réservoir renfermant d'autres médicaments en aérosol.
Les bronchodilatateurs en aérosol, lorsqu'ils sont indiqués, ne doivent être administrés qu'après la fermeture du générateur SPAG-2 contenant la ribavirine.
Une solution fraîchement reconstituée à la concentration recommendée de 20 mg/mL de ribavirine, versée dans le réservoir du générateur SPAG, produira une concentration moyenne du médicament en aérosol, sur une période de 12 heures, de 190 microgrammes/litre d'air (0, 19 mg/L).
DONNÉES PHARMACEUTIQUES
Dénomination connue: Ribavirine, USP
Nom chimique: (1) 1H-1,2,4-Triazole-3-carboxamide,1- -D- ribofuranosyl
(2) 1- -D-Ribofuranosyl-1H-1,2,4-triazole-3- carboxamide
Formule developée:
Formule moléculaire: C8H12N4O5
Poids Moléculaire: 244.21 g/mol
Propriétes physicochimiques
Description : La ribavirine est un composé cristallin incolore, inodore et sans saveur. Il est facilement soluble dans l'eau mais peu soluble dans l'éthanol.
Composition:
VIRAZOLE (ribavirine pour solution d’inhalation, USP) est une poudre stérile, lyophilisée afin d'être reconstituée pour une administration en aérosol. Le pH des solutions fraîchement reconstituées varie de 5 à 6,9. VIRAZOLE ne contient aucun préservatif. Il n'est pas recommandé pour une administration par voie parentérale.
STABILITÉ ET CONSERVATION DE LA SOLUTION
Les solutions reconstituées devraient être préparées immédiatement avant d'être employées ou peuvent être conservées dans des flacons en verre de 100 mL, dans des conditions aseptiques à 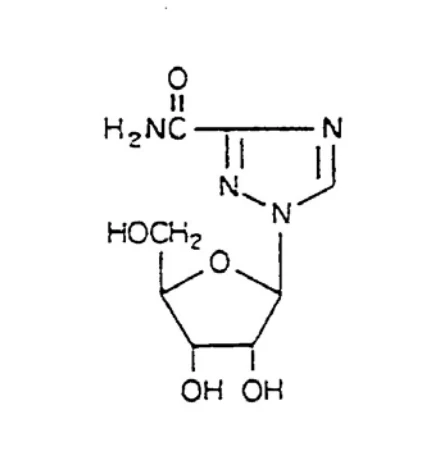 une température de 2 à 6°C (36 à 44°F), pendant 24 heures. Les solutions diluées davantage ne devraient pas être conservées.
Conservation des flacons de VIRAZOLE:
Les flacons contenant la poudre lyophilisée, stérile VIRAZOLE (ribavirine pour solution d’inhalation, USP) doivent être conservés dans un endroit sec à une température de 15 à 25°C (59 à 78°F).
Reconstitution:
Au moyen d'une méthode aseptique, diluer le médicament avec un minimum de 70 mL d'eau stérile USP pour injection ou inhalation dans le flacon de verre original de 100 mL. Bien agiter pour diluer complètement, environ 5 minutes. Avant de passer à l’étape suivante, examiner la solution reconstituée afin de s'assurer qu'elle ne renferme pas de résidu visible, de particule en suspension et qu’elle n’est pas brouillée ou décolorée.
Transférer la solution dans l’Erlenmeyer de 500 mL à large col, propre et stérile (réservoir du générateur d'aérosol SPAG-2). Diluer encore avec de l'eau stérile pour injection ou inhalation de façon à obtenir un volume final de 300 mL. Bien agiter. La concentration finale devrait être de 20 mg/mL.
Important
L'eau utilisée pour la reconstitution ne doit contenir aucun agent antimicrobien ou aucune autre substance. Avant d'utiliser la solution, on doit l'examiner afin de s'assurer qu'elle ne renferme aucune particule en suspension et qu'elle n'a subi aucune coloration anormale. Lorsque le niveau du liquide dans le générateur SPAG-2 baisse, il doit être jeté avant qu'on ne verse dans le générateur de nouvelles solutions reconstituées. Les solutions versées dans le générateur SPAG-2 doivent être jetées au moins toutes les 24 heures.
PRÉSENTATION
VIRAZOLE (ribavirine pour solution d’inhalation, USP) est présenté dans des flacons de verre de 100 mL renfermant chacun 6 grammes d'une poudre stérile lyophilisée. Le médicament est administré uniquement à l'aide du générateur en aérosol SPAG-2.
VIROLOGIE
Le mode d'action de la ribavirine n'a pas encore été élucidé, mais nous possédons des preuves que son inhibition des virus ARN et ADN puisse être due au fait qu'il entre en compétition avec la guanosine pour la formation des structures de l'enveloppe de l'ARN messager viral, ou qu'il entrave l'activité des enzymes responsables de la méthylation fonctionnelle de ces molécules qui sont cruciales pour la synthèse des protéines structurelles du virus. Ces deux mécanismes pourraient même coexister. Le Tableau I résume l'activité in vitro de la ribavirine.
TABLEAU I - Inhibition Virale In vitro par la ribavirine ______________________________________________________________________________ VIRUS ADN VIRUS ARN
______________________________________________________________________________ Virusa Cellules C.M.I.b Virusa Cellules C.M.I.b
(mcg/mL) (mcg/mL)
______________________________________________________________________________ AV/3 KB 32 RV/1A KB 10 HSV/1 KB 1 RV/8 KB 32 HSV/1 CE 0.32 PIV/1 KB 10 HSV/1 VERO 100 PIV/1 CE 3.2 HSV/1 HeLa 0.32 PIV/3 KB 10 HSV/2 KB 1 CV/1 KB 100 HSV/2 CE 100 VSV KB 32 HSV/2 RK-13 3.2 VSV RK-13 3.2 MV RK-13 3.2 SSPEV VERO 10 MCMV ME 3.2 SFV CE 32 VV KB 3.2 NDV CE 3.2 VV HeLa 32 MeV VERO 32 VV VERO 320 InfA RMK 1.5 IBRV EBTr 10 MUMPS HeLa 7c KHF VERO 15c LAV AT 12.5 RSV HEP-2 3.2 LASSA RAM 10 __________________________________________________________________
aVirus ADN: AV/3 : adénovirus type 3, souche GB. HSV/1 : virus Herpes simplex type 1, souche HF. HSV/2 : virus Herpes simplex type 2, souche MS. MV : virus du myxome, souche Sanarelli. MCMV : virus cytomégalique de la souris, souche Smith. VV : virus de la vaccine, souche Lederle CA. IBRV : virus de la rhinotrachéite bovine infectieuse, souche LA. Virus ARN: RV/1A : rhinovirus type 1A, souche 2060. RV/8 : rhinovirus type 8, souche CU-MRH. RV/56 : rhinovirus type 56, souche CH82. PIV/1 : virus parainfluenza type 1, souche Sendai. PIV/3 : virus parainfluenza type 3, souche C243. CV/1 : virus Coxsackie B type 1, souche Conn-5. VSV : virus de la stomatite vésiculaire, souche Indiana. SSPEV : virus de la rougeole SSPE, souche MUN-HT. SFV : virus de la forêt de Semliki, souche originale. NDV : virus de la maladie de Newcastle, souche L-Kansas. MeV : virus de la rougeole, souche Edmonston. Inf A: virus grippal, souche A, England/333/80/H1N1. KHF : virus de la fièvre hémorragique de Corée, souche HBL 7990. MUMPS : virus des oreillons, souche Enders. LAV : virus associé aux lymphadénopathies. RSV : virus respiratoire syncytial, souche longue. LASSA : virus de Lassa, souche Josiah. bConcentration minimale inhibitrice
cDose efficace 50%
PHARMACOLOGIE:
Pharmacocinétique
On détermine la présence de VIRAZOLE (ribavirine pour solution d’inhalation, USP) dans les spécimens prélevés chez l'Homme grâce à un radio-immunodosage qui décèle la ribavirine et au moins un métabolite.
L'absorption de la ribavirine administrée en aérosol s'effectue par voie générale. Chez quatre enfants qui ont reçu de la ribavirine en aérosol au moyen d'un masque oro-nasal, 2,5 heures par jour pendant 3 jours, les concentrations plasmatiques se sont échelonnées entre 0,44 et 1,55 mcM, pour une concentration moyenne de 0,76 mcM à la fin de la période de traitement. On a rapporté une demi-vie plasmatique de 9,5 heures. Les concentrations plasmatiques chez trois enfants à qui l'on a administré de la ribavirine en aérosol à l'aide d'une tente ou d'un masque 20 heures par jour pendant 5 jours ont varié entre 1,5 et 14,3 mcM, pour une concentration moyenne de 6,8 mcM.
La biodisponibilité de la ribavirine en aérosol n'est pas connue et pourrait varier suivant la méthode utilisée pour l'administrer sous forme d'aérosol. Après le traitement en aérosol, les concentrations plasmatiques maximales sont inférieures à celles qui ont fait diminuer de 85 à 98% la formation de plaques dues au virus respiratoire syncytial dans les cultures tissulaires. Par contre, les sécrétions des voies respiratoires contiennent des concentrations de ribavirine plusieurs fois supérieures à celles qui sont requises pour réduire la formation de plaques.
On a noté une accumulation de ribavirine ou de métabolites, ou des deux à la fois, dans les globules rouges du rat, du singe Rhésus et de l'Homme; chez ce dernier, l'accumulation a atteint un plateau au bout d'environ 4 jours, pour graduellement décroître en affichant une demi-vie apparente de 40 jours. Le degré d'accumulation de la ribavirine à la suite d'un traitement par inhalation n'est pas nettement défini. Chez l'Homme, la ribavirine est surtout excrétée dans l'urine. L'unique métabolite retrouvé chez l'Homme est le 1,2,4-triazole carboxamide.
Lors d'un traitement par voie orale, des patients ont reçu 1000 mg/jour (14-16 mg/kg/jour) en trois doses fractionnées. Environ 2,5 heures après la prise d'une dose, les concentrations plasmatiques de la ribavirine variaient entre 1,7 et 5,3 mcM, pour une valeur moyenne de 3,1 mcM. Approximativement 35 à 50% d'une dose orale de ribavirine est absorbée; on ne connaît pas le métabolisme humain de ce produit après son absorption intestinale.
La ribavirine a été administrée par voie intraveineuse. Les patients ont tout d'abord reçu 1 gramme, 4 fois par jour pendant 4 jours, puis la posologie fut réduite à un demi-gramme 3 fois par jour pendant 6 jours; le traitement intraveineux a donc duré un total de 10 jours. La dose de 1000 mg a entraîné des taux plasmatiques moyens de 94 mcM de ribavirine, comparativement à 68 mcM pour la dose de 500 mg. Ces concentrations plasmatiques de ribavirine résultent d'un schéma thérapeutique standard pour l'administration parentérale de doses multiples pendant plusieurs jours.
Pharmacodynamie
On a administré de la ribavirine en doses orales uniques de 500, 1000 ou 2000 mg/kg à des rates adultes Sprague Dawley à jeun. On n'a noté aucune perturbation du fonctionnement neurologique général ou du comportement. Toutes les doses ont néanmoins provoqué une vasodilatation cutanée modérée (hyperémie auriculaire). Au cours d'autres études, on a administré par injection intraveineuse directe 1, 10 et 30 mg/kg de ribavirine à trois chiens mâles anesthésiés. On a aussi administré la dose de 30 mg/kg en perfusion lente d'une durée de 38 minutes. On n'a observé aucune modification des fonctions cardio-vasculaire ou respiratoire après l'injection directe de 1 ou 10 mg/kg, ni après la perfusion lente de 30 mg/kg. L'injection directe de 30 mg/kg s'est accompagnée de hausses modérées et passagères (moins de deux minutes) de la tension artérielle et de la fréquence cardiaque.
TOXICOLOGIE
Toxicité aiguë
Le Tableau II résume les résultats des études de toxicité aiguë menées avec la ribavirine. Cette substance se révèle plus toxique lorsqu'on l'administre par voie intrapéritonéale de préférence à orale, ce qui peut signifier une mauvaise absorption des voies gastro-intestinales en présence de fortes doses ou une détoxication hépatique. L'intoxication aiguë chez le rat s'est traduite par de la léthargie, des selles molles et un pelage rugueux. L'autopsie des rongeurs pour qui l'expérience a été fatale a mis en évidence une matière rouge foncé dans les voies gastro-intestinales témoignant d'une hémorragie. Lorsqu'on a procédé à l'autopsie des animaux qui avaient survécu, on n'a rien noté de particulier relié à ce médicament. On n'a rapporté aucun décès chez le chien au cours de l'étude. L'administration du produit a entraîné des selles molles ou de la diarrhée, ou les deux à la fois. L'examen macroscopique effectué au moment de l'autopsie à la fin de l'étude a révélé des zones ayant l'aspect de cratères dans la partie supérieure du duodénum.
TABLEAU II - ÉTUDES DE TOXICITÉ AIGUË __________________________________________________________________
Espèces Sexe Voie DL50 Limites de Erreur- d'administration confiance type à 95% mg/kg mg/kg
______________________________________________________________________________
Souris M orale 2100 1600-2600 M i.p. 1300 1060-1540 M i.p. 864 498-1230 M orale >10,000
M i.p. 1268 ±120 Rat M orale 5300 3800-6800 M+F orale 3949 2869-5435 M i.p. 2300 1850-2750 M orale 4116 ±749 M i.p. 1758 ± 99 F orale 5827 ±391 F i.p. 1554 ± 99 M+F orale 5006 ±463 M+F i.p. 1655 ± 72 Cobaye M orale 2313 ±278 M i.p. 823 ± 60 Singe M+F orale >10,000
Chien M+F orale >480
______________________________________________________________________________ Le décès, précédé d'anorexie, de léthargie, de faiblesse musculaire et de prostration, survenait habituellement deux jours ou plus après l'administration de la dose. L'examen pathologique macroscopique a révélé une hémorragie gastro-intestinale après l'administration orale du médicament.
Toxicité subaiguë
Le Tableau III résume les modalités des études de toxicité subaiguë menées avec la ribavirine.
Ces études ont été effectuées chez le rat, le singe, le chien et le furet. Tout comme on l'avait constaté dans les études de toxicité aiguë, le chien s'est révélé anormalement sensible à ce produit comparativement aux rongeurs ou aux singes.
Rats
On a administré de la ribavirine quotidiennement par gavage pendant 28 jours, à raison de 0, 30, 60 ou 120 mg/kg/jour, à des groupes de rats Charles River composés de 10 mâles et de 10 femelles. On n'a établi aucun lien avec le médicament à l'étude concernant la mortalité, les signes cliniques et les données biologiques. Les gains de poids chez les femelles recevant les doses moyenne et élevée ont été significativement moindres et l'on a constaté une diminution de l'alimentation reliée au traitement chez les mâles recevant les doses moyenne et élevée. On a observé une réduction significative de la masse érythrocytaire circulante et une augmentation de la numération plaquettaire chez les animaux traités à dose élevée, tant mâles que femelles, bien que ces valeurs soient demeurées à l'intérieur des limites normales. On a jugé que l'augmentation du poids relatif des glandes surrénales par rapport au poids corporel chez les mâles et les femelles traités à forte dose était un effet indirect du gain de poids moindre imputable à l'administration de la dose élevée et ne résultait pas d'une hypertrophie de l'organe. Le seul lien au traitement mis en évidence lors de l'examen macroscopique effectué à l'autopsie fut une diminution de la taille du thymus chez 1 des 10 femelles recevant la dose élevée et chez 3 des 10 mâles traités à forte dose. Lors de l'examen histopathologique, la seule observation reliée au traitement fut une déplétion lymphoïde du thymus, de bénigne à prononcée chez 8 des 10 mâles traités à forte dose, et de bénigne à modérée chez 7 des 10 femelles recevant la dose élevée. On n'a pas retrouvé cette anomalie chez les animaux traités à doses moyenne ou faible et aucun autre organe n'accusait une déplétion lymphoïde.
Des groupes de rats Charles River composés de 15 mâles et de 15 femelles ont reçu de la ribavirine par gavage à raison de 0 ou 200 mg/kg/jour pendant 30 jours. Un total de 3 mâles et de 5 femelles traités par la ribavirine sont décédés au cours de l'étude. L'administration du médicament a entraîné de l'émaciation et de la diarrhée ainsi qu'une diminution du gain pondéral, de la consommation alimentaire et de la masse érythrocytaire circulante. On n'a rapporté aucun effet relié au médicament concernant les données biologiques, l'examen des urines ou l'histopathologie. L'examen macroscopique effectué à l'autopsie a révélé une inflammation gastro-intestinale imputable au traitement.
On a administré de la ribavirine quotidiennement pendant 28 jours à des groupes de rats Charles River composés de 70 mâles et de 65 femelles. Les animaux ont reçu de la ribavirine par gavage à raison de 0, 30, 90 ou 120 mg/kg/jour. On a de plus constitué un groupe de 85 mâles et de 80 femelles à qui l'on a administré la forte dose de 200 mg/kg/jour pendant 28 jours. Après le dernier jour de traitement, 15 animaux par sexe ont été sacrifiés dans chaque groupe et l'on a laissé les autres se rétablir pendant quatre semaines. Aucun effet relié au médicament à l'étude concernant la mortalité, les données biologiques, l'hématologie ou la pathologie macro et microscopique n'a été observé chez le groupe recevant 30 mg/kg. Quatre (4) mâles et 12 femelles du groupe traité à dose élevée (200 mg/kg/jour) sont décédés durant l'étude. On a constaté une perte pondérable et une diminution de la consommation alimentaire reliées à la dose pendant le traitement, qui sont cependant revenues à la normale au cours de la période de rétablissement. La numération érythrocytaire, la concentration en hémoglobine et l'hématocrite ont diminué lors de l'administration des trois doses les plus fortes, mais sont revenues à la normale durant la période de rétablissement. On n'a pas décelé de tendance constante au sujet des données biologiques durant l'étude, et l'examen pathologique macro et microscopique n'a révélé aucune lésion témoignant d'une toxicité hépatique ou rénale. L'examen histopathologique initial a indiqué que la moelle osseuse des mâles traités à forte dose comportait moins de cellules hématopoïétiques et plus de cellules adipeuses que chez les femelles recevant la dose élevée ou chez les témoins des deux sexes. Un examen détaillé ultérieur n'a toutefois pas confirmé cette cellularité anormalement faible de la moelle osseuse chez les mâles traités à forte dose. L'examen histopathologique n'a révélé aucune autre lésion reliée au traitement.
Des groupes de rats Charles River composés de 15 mâles et de 15 femelles ont reçu quotidiennement de la ribavirine par gavage à raison de 0, 30, 60 ou 90 mg/kg pendant 30 jours. On a d'abord administré 15 mg/kg pendant 15 jours au groupe traité à forte dose avant de passer à 90 mg/kg pendant 30 jours. Le gain pondéral était moindre chez les animaux recevant la dose élevée. On n'a noté aucune différence significative sur le plan toxicologique entre les animaux traités à forte dose et les témoins au sujet de la consommation alimentaire, des signes cliniques, de l'hématologie, des données biologiques, de l'examen des urines, de l'ophtalmoscopie, du rapport entre le poids des organes et celui du corps, ou de la pathologie macro et microscopique. Comparativement aux animaux témoins, on a constaté une augmentation du rapport entre les éléments de la série myéloïde et ceux de la série érythrocytaire dans les frottis de moelle osseuse provenant des animaux traités à dose élevée.
Au cours d'une expérience corollaire rattachée à la seconde étude du pouvoir carcinogène (voir l'étude principale dans la section intitulée "Carcinogénicité"), des groupes de rats Charles River composés de 10 mâles et de 10 femelles ont reçu dans leur ration alimentaire environ 154 ou 186 mg/kg/jour de ribavirine pendant une période pouvant aller jusqu'à 48 jours. Un groupe additionnel de 2 mâles et de 2 femelles ont reçu de la ribavirine par gavage à raison de 500 mg/kg/jour 5 jours par semaine pendant 3 semaines. Il n'y avait aucun groupe témoin dans ni l'un ni l'autre des deux types d'expérience (gavage ou mélange à la ration alimentaire). Les deux doses ont été associées à un haut taux de mortalité et de morbidité, qu'elles aient été mélangées aux aliments ou administrées par gavage; 50 à 100% des animaux de chaque groupe moururent au cours de l'étude ou furent sacrifiés dans un état moribond. On a rapporté dans tous les groupes une forte incidence de lésions cardiaques sous forme de lymphocytose, d'endocardite, de myocardite ou d'hémorragie. On a aussi fait état d'une atrophie lymphoïde de la rate, du thymus, des ganglions lymphatiques et de la moelle osseuse ainsi que de lésions hépatiques et pancréatiques. Les résultats de cette expérience et leur interprétation sont rendus confus par l'absence de sujets témoins et par une autolyse tissulaire chez certains animaux qui a empêché l'examen pathologique jusque dans 40% des cas dans les différents groupes.
Chiens
Des groupes de chiens briquets composés de 3 mâles et de 3 femelles ont reçu quotidiennement de la ribavirine par gavage à raison de 0, 15, 30 ou 60 mg/kg pendant 28 jours. Trois mâles et deux femelles du groupe traité à forte dose sont décédés ou furent sacrifiés dans un état moribond. Les observations cliniques reliées à la dose incluaient de la diarrhée, des selles mucoïdes de consistance molle, des ulcérations gingivales, de l'anorexie, une apparence maigrichonne, de la dépression, des vomissements et des tremblements. Chez le groupe traité à faible dose, les signes cliniques se limitaient à la diarrhée et aux selles mucoïdes de consistance molle. On a noté une diminution de la consommation alimentaire et du poids chez les animaux recevant les doses élevée et moyenne. Dans le groupe traité à forte dose, les paramètres relatifs à la masse érythrocytaire circulante étaient initialement plus élevés, conséquence probable de la déshydratation. Par la suite, la masse érythrocytaire circulante et la numération leucocytaire ont chuté plus bas que les valeurs témoins chez les animaux traités à forte dose. Chez ceux qui recevaient la dose moyenne, on n'a observé aucune diminution constante au delà de la gamme des valeurs normales. Les changements des paramètres biologiques et du poids des organes traduisaient l'amaigrissement causé par l'anorexie et la déshydratation consécutive à la diarrhée. Les modifications pathologiques macroscopiques reliées à la dose comportaient une réduction de la taille du thymus, des ulcérations de la muqueuse orale, la présence de bile dans l'estomac et des dépressions ayant l'aspect de cratères dans l'intestin grêle. L'examen microscopique n'a mis en évidence que des changements bénins des voies gastro-intestinales chez les animaux traités à faible dose. On a imputé à l'administration des doses moyenne et élevée non seulement des lésions des voies gastro-intestinales, mais aussi des modifications primaires dans le thymus et la moelle osseuse, accompagnées d'une atteinte secondaire des glandes surrénales, du foie et de la rate.
Singe
On a étudié les effets de la ribavirine sur les paramètres hématologiques et la moelle osseuse chez des groupes de quatre singes Rhésus à qui l'on a administré quotidiennement une injection intramusculaire de 30 ou 100 mg/kg pendant 10 jours. Le dixième jour du traitement, on a constaté une anémie normochrome bénigne chez le groupe recevant la dose faible, et plus grave chez le groupe traité à dose élevée. La numération érythrocytaire, la valeur de l'hématocrite et la concentration en hémoglobine ont diminué au cours de l'administration médicamenteuse. L'anémie était réversible et les valeurs s'étaient normalisées environ 32 jours après la fin du traitement médicamenteux. On n'a observé aucun changement relié au traitement dans la numération ou la formule leucocytaires, ni dans la teneur corpusculaire moyenne en hémoglobine, ni dans la concentration corpusculaire moyenne en hémoglobine. La numération des réticulocytes et le volume globulaire moyen ont augmenté après le traitement, mais se sont ensuite normalisés pour retourner aux valeurs témoins au bout du 65e jour. La fragilité osmotique des érythrocytes est demeurée inchangée. Une thrombocytose reliée à la dose est survenue du 15e au 22e jour dans les deux groupes; la numération plaquettaire était revenue aux valeurs témoins le 42e jour. Le traitement n'a pas perturbé la fonction plaquettaire. Le rapport entre les éléments de la série myéloïde et ceux de la série érythrocytaire dans les échantillons de moelle osseuse prélevés par aspiration avait augmenté dans les deux groupes au bout du 10e jour, mais il était revenu aux valeurs initiales le 22e jour; cette augmentation n'était pas significative chez le groupe recevant la dose faible. Les précurseurs des éléments de la série myéloïde n'ont pas été perturbés. On a constaté une augmentation du nombre de mégacaryocytes le 10e jour dans les deux groupes. On a conclu que la diminution de la masse érythrocytaire circulante provoquée par l'administration de la ribavirine à raison de 30 ou 100 mg/kg/jour pendant 10 jours était due en partie à la suppression de la maturation tardive des précurseurs des éléments de la série érythrocytaire dans la moelle osseuse. Cet effet était minime chez les animaux traités à faible dose. Les modifications du sang et de la moelle osseuse ont complètement disparu à l'interruption du traitement.
Au cours d'autres études, on a prélevé des hématies chez les singes Rhésus pour ensuite les leur réinjecter après les avoir radiomarquées au 3H-diisopropyl-fluorophosphate. Les animaux ont reçu des injections quotidiennes de ribavirine pendant 10 jours à raison de 0, 15 ou 60 mg/kg/jour. Chez les animaux traités par la ribavirine, on a établi un lien entre la dose administrée et le retrait des hématies hors de la circulation. La demi-vie des cellules marquées est retournée à la normale deux semaines après l'interruption du traitement par la ribavirine. On a conclu que le retrait des hématies était causé par une hémolyse extravasculaire puisque l'administration de la ribavirine n'a pas augmenté la concentration sérique en bilirubine ou diminué l'haptoglobinémie. De plus, le traitement in vitro par de la ribavirine 4 mM n'a pas modifié la survie des hématies radiomarquées réinjectées aux singes, et n'a pas augmenté leur fragilité osmotique. Les doses de 60 mg/kg de ribavirine ont entraîné une diminution de l'activité spécifique des cellules marquées après la fin de l'administration médicamenteuse, mais non avant, signifiant ainsi qu'à cette concentration la ribavirine inhibe la libération des réticulocytes hors de la moelle osseuse. L'évolution d'une hyper-réticulocytose après l'interruption du traitement médicamenteux corrobore cette affirmation. Ce n'est donc pas en endommageant les cellules souches que la ribavirine cause de l'anémie, mais plutôt en retardant la maturation et en favorisant l'hémolyse extravasculaire.
TABLEAU III - ÉTUDES DE TOXICITÉ SUBAIGUË: ______________________________________________________________________________
Durée Souche Espèces Voie Composition Posologie d'administration du groupe mg/kg M+F
______________________________________________________________________________
30 jours Charles River Rat Gavage 15 + 15 30, 60, 90
30 jours Charles River Rat Gavage 30 + 30 200
28 jours Charles River Rat Gavage 10 + 10 30, 60, 120
47 jours Charles River Rat Aliments; gavage 10 + 10 152 (aliments)
10 + 10 174 (aliments)
4 + 4 500 (gavage) 30 joursa Charles River Rat Gavage 70 + 66 30,90,120,200 28 jours Brisquet Chien Gavage 3 + 3 15, 30, 60 10 joursb Rhésus Singe Injection i.m. 4 (M + F) 30, 100 10 joursb Rhésus Singe Injection i.m. 3 (M + F) 15, 30 ______________________________________________________________________________ a Sacrifice (5 + 5) au cours de l'étude les 3e, 7e, 10e, 14e, 21e et 24e jours; sacrifice (15 + 15) le 28e jour et après une période de rétablissement de 28 jours.
b L'administration du médicament pendant 10 jours a été suivie par une période de rétablissement d'approximativement 40 jours.
Mutagenicité
On a évalué le pouvoir mutagène de la ribavirine chez cinq souches de Salmonella typhimurium (TA1535, TA1537, TA1538, TA98 et TA100). On a constaté qu'il n'était pas mutagène, avec ou sans activation métabolique.
Lorsqu'on a effectué le test de la polymérase selon la méthode de Rosenkranz chez deux souches d'E. coli (W3110 et P3478), il a été techniquement impossible de tirer des conclusions car aucune zone d'inhibition de la croissance bactérienne n'était visible.
Les analyses cytogénétiques réalisées in vitro avec la ribavirine au moyen de systèmes celllulaires composés de leucocytes humains et de fibroblastes de rat n'ont révélé aucune augmentation du nombre de cassures chromosomiques au-delà de celles qui surviennent spontanément.
Lors du test de transformation cellulaire chez la souris BALB/3T3, la ribavirine a engendré à la concentration de 15,0 mcg/mL, mais non de 7,5 ou de 60 mcg/mL, une augmentation du nombre de foyers transformés, et cela au cours de deux essais indépendants. On n'a pu établir de relation dose-effet et l'on n'a pas évalué le rôle de l'activation métabolique.
Dans le système expérimental TK +/- du lymphome L5278Y de la souris, on a constaté une augmentation de la fréquence des mutations au locus TK proportionnelle à la dose de ribavirine. La ribavirine inhibe cependant indirectement l'activité de la thymidine-kinase. L'activation métabolique a en outre atténué la réaction à un point tel qu'on ne pouvait la déceler.
La ribavirine n'a fait preuve d'aucun pouvoir mutagène in vitro lors du test pour le gène récessif létal lié au sexe chez la drosophile. Au cours d'une épreuve facilitée par l'hôte chez la souris mâle, on n'a observé aucun effet mutagène, tout comme on n'a relevé aucune aberration chromosomique lors d'une étude cytogénétique effectuée in vitro chez des rats albinos mâles traités par la ribavirine pendant 14 jours. Dans une autre étude cytogénétique menée in vivo, des rats mâles ont reçu de la ribavirine par voie orale à raison de 30 et 50 mg/kg/jour pendant 5 jours et par voie intrapéritonéale à raison de 150 mg/kg/jour pendant 5 jours sans que l'on puisse constater d'anomalies chromosomiques.
On n'a trouvé aucune preuve d'effet létal dominant chez des rats mâles exposés à la ribavirine par voies orale et intrapéritonéale pendant 5 jours.
Carcinogénicité
Deux études de carcinogénicité d'une durée de deux ans ont été effectuées chez le rat. Dans une de ces études, on a réparti des rats albinos Charles River en quatre groupes: un groupe témoin et trois autres recevant chacun une dose médicamenteuse différente (30, 60 et 120 mg/kg/jour). La dose la plus élevée correspondait à la dose maximale tolérée ou la surpassait.
Les résultats obtenus chez les animaux traités par les doses faible et intermédiaire ressemblaient à ceux que l'on notait chez les animaux témoins. L'administration de 120 mg/kg/jour de ribavirine s'est accompagnée d'une augmentation du taux de mortalité et l'on a sacrifié les animaux de ce groupe après avoir poursuivi l'expérience pendant un an. Ceux-ci accusaient en outre une anémie macrocytaire et normochrome accompagnée d'une légère hypercellularité de la moelle osseuse sans altération évidente du nombre relatif d'éléments de la série myéloïde et de la série érythrocytaire.
À l'exception de réactions dermiques occasionnelles chez quelques animaux recevant la dose élevée, les observations pathologiques macroscopiques étaient semblables chez les animaux témoins et traités. L'examen microscopique des tissus et des organes n'a révélé aucun changement relié au traitement. On n'a observé aucun signe de carcinogénicité. Comparativement au groupe témoin, l'incidence des adénomes hypophysaires était supérieure chez les mâles, mais moindre chez les femelles.
La seconde étude portait sur des rats albinos Sprague-Dawley répartis en quatre groupes: un groupe témoin et trois autres recevant chacun une dose médicamenteuse différente. La consommation médicamenteuse quotidienne moyenne était de 0, 16, 33 et 70 mg/kg chez les mâles et de 0, 33, 43 et 95 mg/kg chez les femelles. La dose la plus élevée avoisinait la dose maximale tolérée.
Les résultats de cette étude démontrent que le pourcentage de survie au bout de la 104e semaine était semblable chez les animaux témoins et traités, le nombre de survivants étant supérieur chez les femelles traitées et inférieur chez les mâles traités comparativement aux témoins. On a observé des lésions cutanées sous forme d'alopécie à la base de la queue chez certains animaux recevant la dose élevée. La seule modification hématologique constante reliée au médicament fut une diminution de la population érythrocytaire. L'anémie n'était pas plus prononcée qu'après l'administration des doses élevées pendant 30 jours seulement.
L'examen macroscopique effectué à l'autopsie des animaux décédés ou sacrifiés entre le 3e et le 15e mois de l'étude a révélé que les testicules étaient plus petits chez les animaux traités, en particulier dans le groupe recevant la dose élevée. Cependant, lors du sacrifice exécuté à la toute fin de l'étude (sacrifice final), le poids testiculaire ne témoignait d'aucun effet relié au traitement. Le sacrifice effectué au 15e mois a mis en évidence une atrophie des tubes séminifères chez les rats recevant les doses moyenne et élevée, et des galactocèles chez les femelles traitées. L'examen microscopique des tissus réalisé au moment du sacrifice final n'a révélé aucune observation néoplasique ou non néoplasique reliée au traitement.
On a constaté une augmentation, quoique non statistiquement significative, de l'incidence des adénomes mammaires bénins chez les femelles, des tumeurs pancréatiques bénignes chez les mâles et des tumeurs surrénales bénignes chez les mâles traités à dose moyenne.
On a effectué une étude de toxicité chronique de six mois chez des singes Rhésus mâles et femelles que l'on a répartis en quatre groupes: un groupe témoin et trois autres recevant chacun une dose médicamenteuse différente (30, 60, 120 mg/kg/jour). Les animaux traités ont présenté certaines variations hématologiques (diminution de la concentration en hémoglobine, de la valeur de l'hématocrite ou du taux leucocytaire) qui ne furent significatives que chez deux mâles recevant la dose élevée. On n'a observé aucune anomalie macroscopique ou histologique.
Etudes de reproduction:
Teratologie:
Rat
Des rats Charles River ont reçu de la ribavirine par voie orale à raison de 30, 60 ou 90 mg/kg/jour du 6e au 15e jour de gestation. On a constaté une augmentation du nombre de sites de résorption et une diminution du nombre de ratons viables à toutes les concentrations médicamenteuses. On a aussi noté que l'incidence des cas de dysgénésie morphologique externe et squelettique augmentait en fonction de la dose. Les anomalies tératogènes observées le plus souvent furent l'anophtalmie, l'hydrocéphalie, le gastroschisis, la fissure labiale ou la fente palatine et le pied bot.
Afin de déterminer la dose non tératogène la plus élevée, on a administré de la ribavirine par voie orale à des rates Charles River gravides à raison de 0,1, 1,0 et 10 mg/kg/jour du 6e ai 15e jour de gestation. La dose de 10 mg/kg a exercé des effets tératogènes dont le principal fut le gastroschisis, mais on n'a pas retrouvé à cette dose les malformations oculaires et céphaliques observées dans l'étude précédente. Les doses moyenne et faible n'ont fait preuve d'aucun pouvoir tératogène.
Lapin
On a administré de la ribavirine par voie orale à des lapins blancs de Nouvelle-Zélande à raison de 0,1, 0,3 et 1,0 mg/kg/jour du 6e au 18e jour de gestation; des témoins positifs ont reçu quotidiennement 37,5 mg/kg de thalidomide. On a procédé à l'examen de la progéniture le 29e jour. Chez les animaux traités à dose élevée, on a constaté une hausse significative de la mortinatalité tant précoce que tardive, mais aucune augmentation de l'incidence de monstres foetaux reliée à la dose. On a relevé certaines preuves d'un retard du développement osseux chez le groupe recevant la dose élevée.
Babouin
Des babouins femelles gravides (Papio hamadryas) ont reçu individuellement de la ribavirine par voie orale. Le médicament était injecté dans une banane qu'on leur donnait à consommer pendant une période de 4 jours au cours de leur gestation, selon les modalités suivantes: ____________________________________________
Période de gestation Dose de ribavirine
Jours 20 à 23 60 et 120 mg/kg/jour
Jours 24 à 27 120 mg/kg/jour
Jours 28 à 31 120 mg/kg/jour
Jours 32 à 35 60 et 120 mg/kg/jour
Jours 36 à 39 120 mg/kg/jour
_____________________________________________
On a constaté un avortement chez la femelle ayant reçu 60 mg/kg de ribavirine du 32e au 35e jour de gestation; tous les autres foetus ont été retirés par opération césarienne au 100e jour de la gestation.
Deux foetus ont développé des hématomes post-mortem. L'iléon d'un foetus contenait une substance qui semblait être de la bile, malgré l'absence de tout blocage du canal cholédoque ou du canal cystique, d'accumulation de bile dans le foie ou d'autres anomalies. À l'exception de ces caractéristiques, tous les foetus étaient normaux selon leur stade de développement. On n'a trouvé chez le babouin aucune preuve d'un pouvoir tératogène comme on l'avait constaté chez d'autres espèces aux doses médicamenteuses utilisées.
Fertilité:
Des rats Charles River mâles âgés de 40 jours ont reçu de la ribavirine quotidiennement par voie orale pendant 60 jours à raison de 30, 60 ou 90 mg/kg, avant de pouvoir s'accoupler chacun à deux femelles qui avaient été soumises au même schéma posologique pendant les 14 jours précédant l'accouplement. On a établi les indices de reproduction et de fertilité. Le 14e jour de la gestation, on a sacrifié la moitié des femelles de chaque groupe posologique et l'on a poursuivi le traitement à la ribavirine chez les autres à la même dose durant la mise bas et la lactation jusqu'au moment du sevrage des ratons à l'âge de 21 jours.
Le comportement des mâles au moment de l'accouplement et leur fertilité n'ont pas été perturbés par l'administration du médicament à quelque posologie que ce soit. La reproduction et la fertilité des femelles n'ont pas été influencées, mais on a noté une foetotoxicité et des effets tératologiques reliés à la dose. Le nombre de ratons viables à voir le jour était moindre dans les groupes recevant les doses moyenne et élevée. Les mères traitées par la dose la plus faible ont sevré le même nombre de petits que les témoins, mais on a constaté une diminution du taux de survie des ratons durant la période de lactation chez les groupes recevant les doses moyenne et élevée. On a aussi constaté l'incidence de divers monstres foetaux parmi la progéniture mise au monde, et cette incidence était reliée à la dose.
Etudes par inhalation
On a effectué les études suivantes chez différentes espèces animales pour prouver l'innocuité de la ribavirine en aérosol, lors de traitements de durée et d'instauration variables:
Étude chez le furet
Toxicité de la ribavirine par inhalation chez le jeune furet non encore sevré Pour étudier les effets du médicament sur le développement des poumons chez les mammifères, on a exposé quatre groupes de furets femelles et leurs petits à des concentrations de 0 (groupe témoin, véhicule seulement), 162, 355 ou 620 mcg/L de ribavirine 6 heures par jour pendant 10 à 30 jours consécutifs. Tout le corps de l'animal était exposé au produit. On a évalué les effets du médicament, entre autres par des observations pulmonaires spéciales chez les petits non encore sevrés, après les séances d'exposition au produit, au moment du sevrage (40 jours) et à la puberté (160 jours). Les femelles traitées par la dose élevée furent les premières à accuser des troubles de lactation, suivies par les femelles recevant la dose moyenne. Approximativement la moitié des rejetons traités par la dose moyenne et les trois-quarts de ceux qui recevaient la dose élevée décédèrent ou furent sacrifiés dans un état moribond probablement attribuable à la carence nutritionnelle qui résultait des troubles de lactation. On n'a constaté aucun décès relié au médicament chez les petits du groupe témoin ou du groupe traité à faible dose. On a observé une diminution du gain pondéral chez les petits après 10 et 30 jours d'exposition au produit, et ceux qui recevaient la dose élevée ont même perdu du poids à mesure que se poursuivait l'exposition au médicament. Les survivants ont manifesté un certain rétablissement. L'autopsie a révélé une certaine décoloration du foie chez les petits amaigris. On n'a constaté aucune lésion macroscopique ou histopathologique attribuable au produit à l'étude dans les poumons et la trachée des jeunes furets non sevrés. L'exposition à la ribavirine n'a exercé aucun effet sur l'ensemble des cellules obtenues par lavage, mais on a constaté une légère augmentation réversible du rapport ADN-protéines dans les poumons des rejetons les plus petits. La fonction pulmonaire était identique chez les témoins et les petits traités à faible dose dans l'un ou l'autre des groupes. Les effets observés chez les animaux recevant la dose élevée ont été attribués à la différence de taille des sujets. Bien qu'il puisse y avoir eu un réel élargissement des diamètres alvéolaires relié à la dose chez les mâles âgés de 40 jours, rien n'y paraissait plus au moment de la puberté. L'administration de la dose faible, qui se compare à 4 à 7 fois la dose utilisée en clinique, a donné l'impression d'une concentration dépourvue d'effet. L'interprétation des observations effectuées chez les groupes recevant les doses élevées est difficile en raison des troubles de lactation des femelles ainsi que du ralentissement de la croissance et du haut taux de mortalité qui en résultent pour les petits.
Études chez le rat
Une étude de toxicité subaiguë a été effectuée pendant 30 jours chez 40 rats albinos recevant de la ribavirine par instillation intranasale à raison de 20, 60 ou 120 mg/kg/jour. L'étude du taux de mortalité, des réactions cliniques, du poids corporel, de l'hématologie, des données biologiques, de l'examen des urines et de la pathologie macro et microscopique n'a révélé aucune différence entre les animaux traités et les témoins.
On a rapporté des lésions cardiaques au cours d'une étude par inhalation menée pendant 28 jours chez des rats Charles River et des souris CD-1 où tout le corps de l'animal était exposé au produit. Afin d'atteindre les concentrations requises en aérosol, on a fermé tous les orifices d'échappement de l'enceinte expérimentale, permettant probablement une accumulation de déchets gazeux. Les animaux furent en outre privés d'eau 12 heures par jour durant les périodes d'exposition au médicament, ce qui a entraîné leur déshydratation. Il a été difficile de calculer les doses fournies car les animaux ingéraient de la ribavirine en se nettoyant le pelage puisqu'une certaine quantité de médicament se déposait sur les poils durant les périodes d'exposition. On a évalué à 37, 60 et 95 mg/kg/jour les doses reçues par les rats dans les groupes traités à doses faible, moyenne et forte, respectivement. Les doses correspondantes chez les souris ont été évaluées à 50, 104 et 186 mg/kg/jour. On a constaté un haut taux de mortalité qui semblait relié à la dose chez les animaux traités par la ribavirine. Chez le rat, on a rapporté des lésions cardiaques sous forme d'inflammation de l'épicarde et du myocarde; elles furent associées à une nécrose des fibres musculaires et à un oedème interstitiel. On a également fait état de cette lésion, mais moins souvent, chez les rats témoins. La lésion cardiaque rapportée chez la souris était une minéralisation multifocale. On mentionne que cette lésion survient spontanément chez les lignées pures de souris. On fait état d'une inflammation pulmonaire accompagnée d'une prolifération de l'épithélium alvéolaire chez le rat, et d'une atrophie thymique, d'une entéropathie et de lésions nécrotiques des muscles squelettiques de la tête chez la souris. La déshydratation des animaux ainsi que des difficultés techniques dans le procédé d'exposition au médicament par inhalation ont rendu cette étude difficile à évaluer.
Une étude de la ribavirine en aérosol a été menée chez des sigmodons, communément appelés "rats du coton", infectés par le virus respiratoire syncytial. On a vaporisé quotidiennement les animaux avec 600 à 700 mL de solution médicamenteuse (1 g de ribavirine dans 1000 mL d'eau) pendant 23,5 heures par jour durant 4 jours. Les groupes ont reçu des doses de 1, 2 et 4 mg/mL. Chez un sigmodon pesant 50 à 70 grammes et recevant une dose de 4 mg/mL, la quantité de médicament déposée par gramme de tissu pulmonaire en 24 heures s'élevait à 5 mg/kg/jour. La concentration virale dans les tissus a été réduite de 90% et on a constaté une diminution de la mortalité et de l'inflammation pulmonaire. On n'a observé aucun effet secondaire relié au médicament.
Études chez les primates
Des ouistitis bien portants ont été exposés en entier à la ribavirine en aérosol pendant quatre à cinq jours consécutifs afin de permettre d'étudier l'effet des diverses doses et voies d'administration sur les réactions défavorables. Tout le corps de l'animal était exposé au produit. Un groupe de 8 singes a reçu 40 mg/kg/jour en aérosol pendant 4 jours (22 heures par jour). Les animaux traités par la ribavirine n'ont manifesté aucun signe significatif de toxicité reliée au médicament. On a constaté une légère anémie dans les deux groupes (traités et témoins). L'autopsie a révélé des stéatoses hépatiques minimes ou graves. La région centro-lobulaire présentait de graves dégénérescences graisseuses diffuses et multifocales. On a également constaté un oedème ou une stéatose minime ou bénigne dans le rein.
Un groupe de 4 ouistitis a été exposé à la ribavirine en aérosol à raison de 40 mg/kg/jour pendant 4 jours (5 heures par jour), tandis qu'un autre groupe de 6 ouistitis a été traité de la même façon pendant 5 jours. Chaque groupe témoin a reçu de l'eau en aérosol. On n'a observé aucune réaction défavorable significative dans l'une ou l'autre de ces études. On a noté une légère anémie réversible reliée au médicament. Dans l'étude de quatre jours, l'anémie constatée chez les animaux traités était légèrement plus prononcée et l'on notait aussi une faible diminution du nombre de globules blancs. Aucun effet relié au médicament n'était visible dans l'étude de cinq jours. L'anémie chez les animaux témoins et traités résultait de toute évidence de la perte de sang générale due aux saignements répétés occasionnés par les analyses de biologie clinique. Le 25e jour, tous les paramètres étaient revenus aux valeurs précédant le début de l'expérience.
Pendant 7 jours, 4 singes Rhésus pesant entre 2,0 et 2,4 kg ont reçu quotidiennement par instillation nasale 288 mg de ribavirine marquée au tritium. On n'a observé aucun signe de toxicité.
Une étude de toxicité subaiguë par installation intranasale a été menée pendant 30 jours chez 24 singes Rhésus pesant entre 1,8 et 2,9 kg. Les animaux ont été répartis en quatre groupes recevant 0, 48, 144, ou 288 mg de ribavirine par jour. L'étude de la mortalité, des réactions cliniques, du poids corporel, de l'hématologie, des données biologiques, de l'examen des urines et de la pathologie macro et microscopique n'a révélé aucune réaction défavorable reliée au médicament chez les animaux traités.