


Monographie de produit - Ibavyr
1 INDICATIONS
IBAVYR (comprimés de ribavirine) est indiqué en association avec d’autres agents pour le traitement de l’hépatite C chronique (HCC) chez les adultes.
Le traitement par IBAVYR doit être initié et suivi par un médecin expérimenté dans la prise en charge de l’HCC.
1.1 Enfants
Enfants (< 18 ans): Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (> 65 ans): Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité ou d’efficacité (voir 7.1.4 Personnes âgées; et 10.3 Personnes âgées).
2 CONTRE-INDICATIONS
IBAVYR est contre-indiqué chez les patients qui présentent une hypersensibilité au produit,
à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- IBAVYR doit être utilisé en association avec d’autres agents thérapeutiques pour le traitement de l’HCC. Les contre-indications applicables à ces agents sont donc également applicables au traitement d’association avec la ribavirine. La monographie de produit de tout autre agent utilisé en association avec la ribavirine doit être consultée avant le début du traitement par IBAVYR.
- IBAVYR est contre-indiqué chez les femmes enceintes ou les hommes dont la partenaire est enceinte, en raison des risques associés de malformations congénitales et de mort fœtale. Le traitement par IBAVYR ne doit être entrepris qu’après confirmation d’un test de grossesse négatif effectué immédiatement avant le début du traitement par la ribavirine. Les femmes aptes à procréer et leurs partenaires masculins ne doivent pas recevoir de traitement par IBAVYR à moins d’utiliser un moyen de contraception efficace (deux formes fiables, une pour chaque partenaire) pendant le traitement par IBAVYR et pendant six mois après le traitement (voir 7.1.1 Femmes enceintes).
- IBAVYR est contre-indiqué chez les patients atteints d’hémoglobinopathies (comme la thalassémie ou la drépanocytose).
- L'administration concomitante de la didanosine et de la ribavirine est déconseillée en raison d'un risque accru d’exposition au métabolite actif de la didanosine (didésoxyadénosine 5'-triphosphate). Des cas d'insuffisance hépatique fatale, ainsi que de neuropathie périphérique, de pancréatite, d'hyperlactatémie symptomatique et d'acidose lactique ont été rapportés lors de l'utilisation concomitante avec la ribavirine.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
- La monothérapie par ribavirine n’est pas efficace pour le traitement de l’infection par l’hépatite C chronique.
Les monographies de produit des autres agents utilisés en association avec la ribavirine doivent
être consultées avant le début du traitement.
- L’anémie hémolytique associée au traitement par la ribavirine peut entraîner une aggravation d’une maladie cardiaque et conduire à des infarctus du myocarde mortels et non mortels. Les patients ayant des antécédents de maladie cardiaque significative ou instable ne devraient pas être traités par IBAVYR (voir 7 Hématologique).
- Des effets tératogènes et embryocides significatifs ont été démontrés chez toutes les espèces animales exposées à la ribavirine. Par conséquent, IBAVYR est contre-indiqué chez les femmes enceintes et chez leurs partenaires masculins. Toutes les précautions doivent être prises pour éviter une grossesse pendant le traitement et pendant les six mois qui suivent le traitement tant chez les patientes que chez les partenaires féminines des patients de sexe masculin qui prennent IBAVYR (voir 7 Santé reproductive : Potentiel des femmes et des hommes).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- La ribavirine en monothérapie n’est pas efficace et IBAVYR ne doit être utilisé qu’en association avec d’autres agents pour le traitement de l’HCC.
4.2 Dose recommandée et modification posologique
Adultes
Les doses et les durées de traitement recommandées pour IBAVYR doivent être personnalisées en fonction du patient en tenant compte de son poids, des caractéristiques de base de sa maladie (p. ex., le génotype), de sa réponse au traitement et des conditions sous-jacentes. En fonction du ou des agents avec lesquels il est associé, la dose habituelle d’IBAVYR varie entre 800 et 1 200 mg par jour (et peut aller jusqu’à 1 400 mg dans certains cas). Pour plus de renseignements sur la posologie et la durée du traitement par ribavirine en association avec d’autres agents chez les patients infectés par une HCC, veuillez-vous référer à ou aux monographies de produit appropriées. La dose et la durée de traitement recommandées pour un traitement d’association avec le sofosbuvir sont indiquées dans le Tableau 1.
Tableau 1 Dose et durée de traitement recommandées pour un traitement d’association
IBAVYR1 + sofosbuvir2
Génotype du VHC
| Durée du traitement | Dose d’IBAVYR (quotidienne)3 | Dose de sofosbuvir (quotidienne) |
Dose de peginterféron alpha
Patients atteints d’HCC de génotype 1 ou 4
| 12 semaines | < 75 kg = 1 000 mg ≥ 75 kg = 1 200 mg | 400 mg |
Reportez-vous à la monographie du peginterféron alpha
Patients atteints d’HCC de génotype 2
| 12 semaines |
s.o. Patients atteints d’HCC de génotype 3
| 24 semaines2 |
s.o. : Sans objet
1 La durée du traitement est fixe et n’est pas basée sur les taux d’ARN du VHC des sujets (c.-à-d. aucune thérapie basée sur l’absence de réponse).
2 Selon le génotype du VHC, IBAVYR peut être utilisé en association avec du sofosbuvir seul (bithérapie) ou avec du sofosbuvir et du peginterféron alpha (trithérapie).
3 La dose quotidienne de ribavirine est administrée par voie orale en deux doses fractionnées et avec de la nourriture.
L’administration d’IBAVYR en association avec sofosbuvir pendant 24 semaines peut être considérée comme une option thérapeutique pour les patients n’ayant jamais reçu de traitement et les patients non cirrhotiques atteints d’HCC ayant déjà suivi un traitement et porteurs d’une infection de génotype 1 qui ne sont pas admissibles pour recevoir un traitement à base d’interféron. La décision de traitement doit être basée sur une évaluation des avantages et risques potentiels pour chaque patient.
Reportez-vous à la monographie du sofosbuvir pour obtenir plus de renseignements sur la posologie et l’administration d’IBAVYR en association avec sofosbuvir chez les patients co-infectés par le VIH et les patients en attente d’une transplantation hépatique (voir 17 MONOGRAPHIES DE PRODUIT DE SOUTIEN).
Modification de dose
Si un patient souffre d’un effet indésirable grave potentiellement lié à la ribavirine, la dose doit être modifiée ou abandonnée, si indiqué, jusqu’à ce que l’effet indésirable s’estompe ou diminue en gravité. Le Tableau 2 fournit des lignes directrices pour modifier une dose et interrompre le traitement par IBAVYR en tenant compte du taux d’hémoglobine du patient et de son état cardiaque.
Tableau 2 Lignes directrices pour modifier une dose en cas d’anémie due au traitement
Résultats des analyses
de laboratoire
Réduire la dose d’IBAVYR
à 600 mg par jour1 si :
Cesser le traitement par2
IBAVYR si :
Taux d’hémoglobine chez les
sujets non cardiaques < 10 g/dL < 8,5 g/dL
Taux d’hémoglobine chez les
sujets ayant des antécédents
de maladie cardiaque stable
Diminution ≥ 2 g/dL du taux d’hémoglobine au cours de n’importe quelle période de traitement de 4 semaines
< 12 g/dL malgré 4 semaines de réduction de la dose
1 La dose quotidienne de ribavirine est administrée par voie orale en deux doses fractionnées et avec de la nourriture.
2 Une fois le traitement par ribavirine interrompu en raison d’une anomalie biologique ou d’une manifestation clinique, une tentative peut être faite pour le reprendre avec une dose de 600 mg par jour, pour ensuite l’augmenter à 800 mg par jour. Il n’est cependant pas recommandé d’augmenter la dose de ribavirine jusqu’à la dose initiale (de 1 000 mg ou de 1 200 mg par jour).
Si IBAVYR est utilisé en association avec un ou plusieurs autres agents, consultez la ou les monographies de produit appropriées pour avoir plus d’information sur la réduction de la dose.
Interruption définitive du traitement
Si le traitement par un ou d’autres agents utilisés en association avec IBAVYR est définitivement interrompu, il faut aussi cesser le traitement par IBAVYR.
Populations et états pathologiques particuliers
Enfants: Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 1.1 Enfants).
Personnes âgées : La prudence est de mise lors de l’administration d’IBAVYR à des patients âgés, en raison d’une plus grande fréquence d’anémie, d’une plus grande fréquence d’une diminution des fonctions hépatique, rénale et cardiaque ainsi que d’une plus grande fréquence de maladies et autres traitements médicamenteux concomitants chez les personnes âgées (voir 1.2 Personnes âgées; et 10.3 Personnes âgées).
Insuffisance rénale: La clairance de la ribavirine est sensiblement réduite chez les patients dont la créatininémie est supérieure à 177 µmol/L ou la clairance de la créatinine, inférieure à 50 mL/min. Les patients dont la clairance de la créatinine est inférieure à 50 mL/min ne devraient pas être traités par la ribavirine. L’hémodialyse a des effets négligeables sur la concentration plasmatique de ribavirine (voir 7 Rénal; et 10.3 Insuffisance rénale ). Insuffisance hépatique: Les paramètres pharmacocinétiques d’une dose unique de ribavirine chez les patients atteints d’une insuffisance hépatique d’intensité légère, modérée ou sévère sont similaires à ceux des témoins en santé. L’innocuité et l’efficacité de la ribavirine n’ont pas été établies chez les patients atteints d’une cirrhose décompensée (voir 7 Hépatique/biliaire/pancréatique ).
4.4 Administration
IBAVYR est administré par voie orale en deux doses fractionnées et avec de la nourriture.
4.5 Dose oubliée
Une dose oubliée doit être prise le plus tôt possible au cours de la même journée. Toutefois, s’il est presque temps de prendre la dose suivante (soit moins de six heures avant la dose suivante), la dose oubliée doit être ignorée et la dose suivante doit être prise à l’heure prévue. Deux doses ne devraient pas être prises en même temps.
5 SURDOSAGE
Lors des essais cliniques, aucun cas de surdose n’a été rapporté avec la ribavirine. Une hypocalcémie et une hypomagnésémie ont été observées chez des personnes ayant reçu une dose de ribavirine plus élevée que la dose recommandée. Dans la plupart de ces cas, la ribavirine avait été administrée par voie intraveineuse à des doses allant jusqu’à (et dans certains cas dépassant) quatre fois la dose orale quotidienne maximale recommandée.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 3 – Formes posologiques, concentrations, composition et emballage
Description
Le comprimé IBAVYR 200 mg est un comprimé pelliculé blanc en forme de capsule portant l’inscription « 200 » gravée sur un côté et sans marque de l’autre côté. Offert en flacons de 100.
Le comprimé IBAVYR 400 mg est un comprimé pelliculé rose pâle en forme de capsule portant l’inscription « 400 » gravée sur un côté et avec une rainure de l’autre côté. Offert en flacons de 100.
Le comprimé IBAVYR 600 mg est un comprimé pelliculé blanc en forme de capsule portant l’inscription « 600 » gravée sur un côté et sans marque de l’autre côté. Offert en flacons de 100.
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| orale | Comprimés de 200 mg | Cellulose microcristalline, croscarmellose sodique, crospovidone, dioxyde de silicium colloïdal, dioxyde de titane, hypromellose, polyéthylèneglycol, povidone, stéarate de magnésium, talc | ||
| orale | Comprimés de 400 mg | Cellulose microcristalline, croscarmellose sodique, crospovidone, dioxyde de silicium colloïdal, dioxyde de titane, hypromellose, oxyde de fer jaune, oxyde de fer rouge, polyéthylèneglycol, povidone, stéarate de magnésium | ||
| orale | Comprimés de 600 mg | Cellulose microcristalline, croscarmellose sodique, crospovidone, dioxyde de silicium colloïdal, dioxyde de titane, hypromellose, polyéthylèneglycol, povidone, stéarate de magnésium, talc | ||
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter « ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
Généralités
La monographie de produit de tout autre agent utilisé en association avec la ribavirine doit être consultée avant le début du traitement par IBAVYR.
Cardiovasculaire
Des infarctus du myocarde mortels et non mortels ont été rapportés chez des patients atteints d’une anémie causée par la ribavirine. Avant le début du traitement par la ribavirine, il faut vérifier si les patients sont atteints d’une maladie cardiaque sous-jacente. Les patients atteints d’une maladie cardiaque préexistante doivent passer des électrocardiogrammes avant le traitement et doivent être suivis en conséquence pendant le traitement. Le traitement doit être suspendu ou interrompu en cas de détérioration du système cardiovasculaire. Étant donné le risque d’aggravation de maladie cardiaque en raison d’une anémie d’origine médicamenteuse, les patients ayant des antécédents de maladie cardiaque majeure ou instable ne devraient pas prendre de ribavirine (voir 7 Hématologique).
Hématologique
L’anémie associée à la ribavirine se manifeste d’une à deux semaines après le début du traitement. Comme la baisse du taux d’hémoglobine peut être importante dès le début, il est conseillé d’obtenir les valeurs d’hémoglobine ou d’hématocrite avant le traitement ainsi qu’à la semaine 2 et à la semaine 4 du traitement, ou plus fréquemment, selon les indications cliniques. Les patients doivent alors être suivis conformément aux indications cliniques. La prudence est de mise lors de l’instauration du traitement chez les patients présentant déjà un risque d’anémie sévère (p. ex., une sphérocytose ou des antécédents de saignements gastro-intestinaux).
Il a été signalé que l’administration concomitante de ribavirine et d’azathioprine produisait une myélotoxicité (pancytopénie et myélosuppression) dans les trois à sept semaines du début du traitement par association. Cet effet était réversible quatre à six semaines après le retrait d’un des deux médicaments et ne se reproduisait pas après la réintroduction du médicament retiré, quel qu’il soit (voir 9.4 Interactions médicament-médicament).
Hépatique/biliaire/pancréatique
Les paramètres pharmacocinétiques d’une dose unique de ribavirine chez les patients atteints d’une insuffisance hépatique d’intensité légère, modérée ou sévère (classes A, B ou C sur l’échelle de Child-Pugh) sont similaires à ceux des témoins en santé (voir 10.3 Insuffisance hépatique). L’innocuité et l’efficacité de la ribavirine n’ont pas été établies chez les patients atteints d’une cirrhose décompensée.
Rénal
IBAVYR ne doit pas être utilisé chez les patients dont la clairance de la créatinine est inférieure à 50 mL/min (voir 4.2 Insuffisance rénale).
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
Bien qu'il existe des preuves de toxicité testiculaire et d'anomalies du sperme chez les souris traitées par la ribavirine, l'effet de ce médicament sur la fertilité humaine est inconnu (voir 16 Toxicologie pour la reproduction et le développement).
Risque tératogène
Chez l’animal, des études bien conduites ont révélé que le potentiel tératogène et (ou) embryotoxique significatif de la ribavirine est bien inférieur aux doses recommandées pour l’humain. Une augmentation de la dose de ribavirine était en corrélation avec l’augmentation de l’incidence et de la sévérité des effets tératogènes. Une réduction du taux de survie des fœtus et des petits a aussi été observée, de même que des malformations du squelette, du crâne, des membres, du palais, des yeux, de la mâchoire et du tube digestif (voir 16 Toxicologie pour la reproduction et le développement).
L’accumulation de ribavirine se produit au niveau intracellulaire et la clairance est lente. On ne sait pas s’il y aurait propagation des effets tératogènes sur la fécondation des ovules par du sperme contenant de la ribavirine. En raison du risque potentiel de tératogénicité, il est recommandé que les patients masculins et féminins utilisent une méthode de contraception efficace (au moins deux formes fiables, une pour chaque partenaire) pendant le traitement par la ribavirine et pendant les six mois qui suivent le traitement (voir 7.1.1 Femmes enceintes).
7.1 Populations particulières
7.1.1 Femmes enceintes
IBAVYR ne doit pas être prescrit à des femmes enceintes ou à des hommes dont les partenaires de sexe féminin sont enceintes en raison du risque de malformations congénitales et (ou) de mort fœtale (voir 2 CONTRE-INDICATIONS).
Les femmes aptes à procréer et leurs partenaires masculins doivent être informés des risques tératogènes ou embryocides et doivent recevoir l’instruction d’utiliser deux formes de contraception efficaces et fiables (une pour chaque partenaire) pendant le traitement et pendant les six mois qui suivent le traitement. Le traitement par IBAVYR ne doit être entrepris qu’après confirmation d’un test de grossesse négatif effectué immédiatement avant le début du traitement par la ribavirine.
Des tests de grossesse de routine doivent être effectués tous les mois pendant le traitement et les patientes doivent recevoir l’instruction d’en informer leur médecin dès qu’elles se savent enceintes. Deux (une pour chaque partenaire) méthodes de contraception non hormonales efficaces doivent être utilisées lors d’une utilisation en association avec le sofosbuvir, car il n’existe pas de données sur l’efficacité des contraceptifs hormonaux systémiques chez les femmes recevant du sofosbuvir. En cas de grossesse pendant le traitement ou au cours des six mois suivant le traitement, la patiente doit être informée des risques importants d’effets tératogènes associés à la ribavirine sur le fœtus (see 7 Santé reproductive : Potentiel des femmes et des hommes).
7.1.2 Allaitement
On ignore si la ribavirine est excrétée dans le lait maternel. Comme de nombreux médicaments sont excrétés dans le lait maternel et pour éviter tout risque d’effet indésirable associé à la ribavirine chez l’enfant nourri au sein, la décision de poursuivre ou d’interrompre le traitement par IBAVYR devrait être prise en tenant compte de l’importance du traitement pour la mère.
7.1.3 Enfants
Enfants (< 18 ans): Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 1.1 Enfants).
7.1.4 Personnes âgées
Personnes âgées (> 65 ans): En général, la prudence est de mise lors de l’administration d’IBAVYR chez les patients âgés en raison d’une incidence plus élevée d’anémie, d’une diminution des fonctions hépatique, rénale ou cardiaque et de maladies ou d’autres traitements en association. Le risque de réactions toxiques à ce médicament peut être supérieur chez les patients atteints d’insuffisance rénale (voir 10.3 Personnes âgées).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Veuillez également consulter la section EFFETS INDÉSIRABLES de la (ou des) monographies des autres agents utilisés en association avec IBAVYR. Veuillez consulter la monographie du sofosbuvir pour de plus amples renseignements sur le profil d'innocuité de la ribavirine et du sofosbuvir chez les patients co-infectés par le VIH-1 ou en attente d'une transplantation hépatique (voir 17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ).
L’effet indésirable le plus fréquent (≥ 5 %, grade 2 et supérieur) du traitement d’association ribavirine + sofosbuvir (traitement de 12 ou de 24 semaines) était la fatigue.
Les effets indésirables les plus fréquents (≥ 5 %) du traitement d’association ribavirine + peginterféron alpha + sofosbuvir étaient :
- la fatigue
- l’anémie
- la neutropénie
- l’insomnie
- les maux de tête
- les nausées
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Veuillez vous référer à ou aux monographies appropriées pour une liste complète des effets indésirables déterminés au cours des essais cliniques portant sur la ribavirine en association avec d’autres agents.
Ribavirine en association avec le sofosbuvir
L’évaluation de l’innocuité du traitement d’association ribavirine + sofosbuvir se fonde sur des données groupées provenant d’essais cliniques de phase III (à la fois contrôlés et non contrôlés) menés auprès de 650 sujets ayant reçu l’association sofosbuvir + ribavirine pendant 12 semaines, 250 sujets ayant reçu l’association sofosbuvir + ribavirine pendant 24 semaines, 327 sujets ayant reçu le traitement d’association sofosbuvir + peginterféron alpha + ribavirine pendant 12 semaines, 243 sujets ayant reçu l’association peginterféron alpha + ribavirine pendant 24 semaines et 71 sujets ayant reçu un placebo pendant 12 semaines.
Au cours de ces essais, la proportion de sujets ayant cessé définitivement le traitement en raison d’effets indésirables a été de 4 % chez les sujets ayant reçu le placebo, de 1 % chez les sujets ayant reçu l’association ribavirine + sofosbuvir pendant 12 semaines, de < 1 % chez les sujets ayant reçu l’association ribavirine + sofosbuvir pendant 24 semaines, de 11 % chez les sujets ayant reçu l’association ribavirine + peginterféron alpha pendant 24 semaines et de 2 % chez les sujets ayant reçu l’association ribavirine + peginterféron alpha + sofosbuvir pendant 12 semaines.
Le Tableau 4 énumère les effets indésirables (grade 2 et supérieur) observés au cours des essais cliniques, y compris ceux du traitement d’association ribavirine + sofosbuvir, qui se sont manifestés chez 3 % ou plus des sujets de n’importe quel groupe de traitement.
Tableau 4 Effets indésirables associés au traitement (grade 2 et supérieur), signalés chez au moins
3 % des sujets de n’importe quel groupe de traitement d’associationa,b
Placebo N = 71 | PEG + RBV 24 semaines N = 243 | SOF + RBV 12 semaines N = 650 | SOF + RBV 24 semaines N = 250 |
PEG + RBV + SOF
12 semaines
N = 327
Fatigue
| 4 (5,6 %) | 42 (17,3 %) | 49 (7,5 %) | 13 (5,2 %) |
39 (11,9 %)
Anémie
| 0 | 14 (5,8 %) | 31 (4,8 %) | 7 (2,8 %) |
46 (14,1 %)
Insomnie
| 1 (1,4 %) | 22 (9,1 %) | 19 (2,9 %) | 11 (4,4 %) |
20 (6,1 %)
Maux de tête
| 0 | 15 (6,2 %) | 22 (3,4 %) | 7 (2,8 %) |
26 (8,0 %)
Neutropénie
| 0 | 23 (9,5 %) | 1 (0,2 %) | 0 |
40 (12,2 %)
Nausées
| 0 | 10 (4,1 %) | 16 (2,5 %) | 4 (1,6 %) |
18 (5,5 %)
Irritabilité
| 0 | 13 (5,3 %) | 10 (1,5 %) | 3 (1,2 %) |
12 (3,7 %)
Prurit
| 0 | 8 (3,3 %) | 7 (1,1 %) | 10 (4,0 %) |
8 (2,4 %)
Dyspnée
| 0 | 3 (1,2 %) | 11 (1,7 %) | 5 (2,0 %) |
13 (4,0 %)
Dépression
| 0 | 17 (7,0 %) | 7 (1,1 %) | 2 (0,8 %) |
5 (1,5 %)
Symptômes
pseudo-grippaux
| 0 | 11 (4,5 %) | 3 (0,5 %) | 2 (0,8 %) |
11 (3,4 %)
Diminution de l’appétit
| 1 (1,4 %) | 12 (4,9 %) | 7 (1,1 %) | 1 (0,4 %) |
5 (1,5 %)
Thrombocytopénie
| 1 (1,4 %) | 19 (7,8 %) | 0 | 0 |
6 (1,8 %)
Myalgie
| 0 | 9 (3,7 %) | 7 (1,1 %) | 2 (0,8 %) |
6 (1,8 %)
Éruption cutanée
| 1 (1,4 %) | 11 (4,5 %) | 3 (0,5 %) | 1 (0,4 %) |
7 (2,1 %)
Asthénie
| 0 | 2 (0,8 %) | 3 (0,5 %) | 12 (4,8 %) |
3 (0,9 %)
SOF : sofosbuvir; RBV : ribavirine; PEG : peginterféron alpha
a Les fréquences des effets indésirables du médicament se basent sur les événements indésirables des grade 2 et supérieure survenus au cours du traitement, considérés imputables au médicament à l’étude. b De plus, les effets indésirables de faible gravité (grade 1) suivants ont été observés avec une thérapie associée à sofosbuvir + ribavirine : peau sèche (5 %), rhinopharyngite (4 %).
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Ribavirine en association avec sofosbuvir (< 3 %)
Les effets indésirables liés (à tout traitement actif) d'intensité au moins modérée (grade 2 et supérieur) survenus en raison du traitement chez moins de 3 % des patients recevant de la ribavirine en association avec du sofosbuvir sont énumérés ci-dessous par système et appareils de l’organisme :
Tableau 5 Effets indésirables du médicament (grade 2 et supérieur) observés chez < 3 % des sujets recevant de la ribavirine en association avec du sofosbuvir
Systèmes et appareils de
l’organisme RBV + SOF RBV + SOF + PEG
Troubles sanguins et
lymphatiques
Lymphoadénopathie, lymphopénie, neutropénie
Anémie hémolytique, leucopénie, thrombocytopénie
Troubles cardiaques Palpitations s. o.
Troubles de l’oreille et du
labyrinthe
Vertige s. o.
Troubles de la vue Amaurose fugace, sécheresse
oculaire, irritation des yeux, déficience visuelle
Vision trouble
Troubles gastro-intestinaux Inconfort abdominal, distension
abdominale, douleurs abdominales, douleur abdominale supérieure, inflammation anale, constipation, diarrhée, xérostomie (sécheresse de la bouche), dyspepsie, malaises épigastriques, selles fréquentes, gastrite, reflux gastro-oesophagien, nausées, stomatite, ulcération de la langue, odontalgie, vomissements
Douleurs abdominales, douleur abdominale inférieure, douleur abdominale supérieure, stomatite aphteuse, chéilite, constipation, diarrhée, dyspepsie, reflux gastrooesophagien, glossite, vomissements
Troubles généraux et réactions
au point d’administration
Asthénie, douleur thoracique, frissons, sensation anormale, sensation de froid, symptômes pseudo-grippaux, irritabilité, malaise, nodule, oedème périphérique, douleur, pyrexie, xérose
Asthénie, malaise pulmonaire, frissons, sensation anormale, éruption cutanée au point d'injection, réaction au point d'injection, douleur, pyrexie, douleur à la colonne vertébrale
Troubles hépatobiliaires Hyperbilirubinémie Hyperbilirubinémie
Troubles du système
immunitaire
Sarcoïdose Cryoglobulinémie
Infections et infestations Bronchite, infection fongique,
infection rénale, rhinopharyngite, herpès buccal, infection des voies respiratoires supérieures, infection des voies urinaires, varicelle
Folliculite, gastro-entérite virale, ulcère cutané infecté, infection cutanée bactérienne, infection des voies urinaires
Systèmes et appareils de
l’organisme RBV + SOF RBV + SOF + PEG
Complications des
interventions,
empoisonnements et blessures
Excoriation, coup de soleil, plaie s. o.
Évaluations cliniques Augmentation de la glycémie,
augmentation du nombre
d’éosinophiles, taux d'hémoglobine anormal, diminution du taux d'hémoglobine, augmentation de la fréquence cardiaque, test de la fonction thyroïdienne anormal, perte de poids
Augmentation de la créatinine dans le sang, augmentation de l'acide urique dans le sang, taux d'hémoglobine anormal, diminution du taux
d'hémoglobine, diminution du nombre de neutrophiles, diminution du nombre de plaquettes, augmentation du taux de transaminases, perte de poids
Troubles métaboliques et
nutritionnels
Diminution de l'appétit,
hyperglycémie, hypokaliémie, augmentation de l’appétit
Diminution de l'appétit, hyperglycémie, hyponatrémie
Troubles musculo-
squelettiques et des tissus
conjonctifs
Arthralgie, douleur au flanc, spasmes musculaires, contractions
musculaires, myalgie, douleurs aux extrémités
Arthralgie, douleur dorsale, spasmes musculaires, faiblesse musculaire, myalgie
Néoplasmes bénins, malins et
non spécifiés (y compris kystes
et polypes)
Carcinome basocellulaire s. o.
Troubles du système nerveux Amnésie, sensation de brûlure,
trouble de l'attention,
étourdissements, dysgueusie, léthargie, trouble de la mémoire, migraines, compression radiculaire, neuropathie périphérique, parésie, syndrome des jambes sans repos
Agueusie, amnésie, trouble de l'attention, étourdissements, étourdissements posturaux, dysgueusie, perte de conscience, déficience mentale, migraines, céphalées sinusales, tremblements
Troubles psychiatriques
Rêves anormaux, agressivité, agitation, anxiété, apathie, état confusionnel, humeur dépressive, dépression, hallucinations, diminution de la libido, augmentation de la libido, changements d'humeur, sautes d'humeur, cauchemars, trouble du sommeil, idées suicidaires, tentative
Labilité émotionnelle, agitation, anxiété, état confusionnel, dépression, distractibilité, diminution de la libido, sautes d’humeur, nervosité, tachyphrénie Systèmes et appareils de
l’organisme RBV + SOF RBV + SOF + PEG de suicide, pensées anormales
Troubles rénaux et urinaires Insuffisance rénale
s. o.
Troubles du système
reproducteur et des seins
s. o. Douleur pelvienne
Troubles respiratoires,
thoraciques et médiastinaux
Toux, dyspnée, dyspnée au repos, dyspnée exacerbée, sécheresse nasale, douleur oropharyngée
Toux, sécheresse nasale
Troubles de la peau et des
tissus sous-cutanés
Alopécie, astéatose, dermatite, peau sèche, eczéma, érythème,
hyperhidrose, sueurs nocturnes, onycholyse, réactions de
photosensibilité, prurit, prurit généralisé, psoriasis, éruption cutanée, éruption cutanée
généralisée, éruption maculaire, éruption maculopapuleuse, éruption papuleuse, fissures cutanées
Dermatite, prurit, psoriasis, éruption cutanée, éruption cutanée généralisée, éruption maculopapuleuse, urticaire
Troubles vasculaires Hématome, bouffées vasomotrices Bouffées vasomotrices, hypertension
SOF : sofosbuvir; RBV : ribavirine; PEG : peginterféron alpha
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Le Tableau 6 répertorie la fréquence des anomalies biologiques liées au traitement (grades 3 et 4) signalées au cours des essais cliniques et observées chez au moins 2 % des sujets de n’importe quel groupe de traitement, y compris ceux du traitement d’association ribavirine + sofosbuvir.
Tableau 6 Anomalies biologiques (grades 3 et 4) signalées chez ≥ 2 % des sujets de n’importe quel groupe de traitement par association avec la ribavirine
Anomalie des paramètres
biologiques
Placebo 12 semaines N = 71 | PEG + RBVb 24 semaines N = 243 | SOF + RBVa 12 semaines N = 650 | SOF + RBVa 24 semaines N = 250 |
SOF + PEG + RBVa
12 semaines
N = 327
Hémoglobinec
(< 9 g/dL ou changement par rapport à la valeur de référence ≥ 4,5 g/dL)
| 0 | 10 % | 9 % | 11 % |
27 %
Neutrophiles (< 0,75 x 10⁹/L)
| 1 % | 15 % | < 1 % | 0 |
20 %
Plaquettes (< 50 x109/L)
| 3 % | 7 % | < 1 % | 1 % |
< 1 %
Lymphocytes (< 0,5 x10³/μL)
| 0 | 11 % | 1 % | 2 % |
5 %
Leucocytes (< 1,5 x10³/μL)
| 0 | 5 % | < 1 % | 0 |
6 %
ALT (> 5 x LSN)
| 9 % | 4 % | < 1 % | 1 % |
2 %
AST (> 5 x LSN)
| 14 % | 2 % | < 1 % | 0 |
3 %
Lipase (> 3 x LSN)
| 1 % | 2 % | 2 % | 2 % |
< 1 %
Glycémie
(> 250 mg/dL)
| 6 % | 2 % | 2 % | 1 % |
2 %
Bilirubine totale (> 2,5 x LSN)
| 0 | 1 % | 3 % | 3 % |
0
SOF : sofosbuvir; RBV : ribavirine; PEG : peginterféron alpha
a Les sujets ont reçu de la ribavirine en fonction de leur poids (1 000 mg par jour si le poids était inférieur à 75 kg ou 1 200 mg par jour si le poids était supérieur ou égal à 75 kg).
b Les sujets ont reçu 800 mg de ribavirine par jour quel que soit leur poids.
c Une anomalie du taux d’hémoglobine de grade 4 (< 7 g/dL) a été observée chez un sujet du groupe de traitement SOF + PEG + RBV.
8.5 Effets indésirables observées après la mise en marché
Les effets indésirables post-commercialisation pour les traitements d’association, dont celui de la ribavirine et du sofosbuvir, ne sont pas encore disponibles.
Les effets indésirables suivants ont été identifiés et signalés lors de l’utilisation post-approbation du traitement d’association peginterféron alpha-2a + ribavirine. Comme ces effets sont signalés de façon volontaire par une population de taille inconnue, il n’est pas toujours possible d’évaluer leur fréquence ou d’établir une relation de causalité avec l’exposition au médicament.
Troubles sanguins et lymphatiques : Érythroblastopénie pure
Troubles de l’oreille et du labyrinthe : Déficience auditive, perte auditive
Troubles oculaires : Décollement séreux rétinien
Troubles immunitaires : Rejet d’une greffe du foie ou du rein
Troubles métaboliques et alimentaires : Déshydratation
Troubles de la peau et du tissu sous-cutané : Syndrome de Stevens-Johnson (SJS), nécrolyse épidermique toxique (NET)
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Les interactions médicamenteuses applicables aux agents utilisés en association avec la ribavirine s’appliquent également au traitement d’association par IBAVYR. Reportez-vous à ou aux monographies de produit appropriées pour une liste détaillée de leurs interactions médicamenteuses.
La ribavirine n’inhibe pas les enzymes du cytochrome P450. D’après les études toxicologiques, il n’existe aucun signe que la ribavirine est un inducteur des enzymes hépatiques. La ribavirine a par conséquent un faible potentiel d’interaction avec les enzymes du cytochrome P450.
L’administration de ribavirine en association avec un antiacide contenant du magnésium, de l’aluminium et du siméthicone réduit la biodisponibilité de la ribavirine (ASCtf abaissé de 14 %). Cette modification n’est pas considérée comme pertinente sur le plan clinique.
Aucune interaction pharmacocinétique entre les produits à base d’interféron alpha et la ribavirine n’a été observée lors des essais cliniques sur le VHC au cours desquels les deux agents ont été utilisés dans un traitement d’association et il n’existe aucune preuve d’une interaction entre la ribavirine et le sofosbuvir.
Il n’existe aucune preuve d’une interaction entre la ribavirine et les inhibiteurs non nucléosidiques de la transcriptase inverse (INNTI) ou les inhibiteurs de la protéase.
En raison de la longue demi-vie de la ribavirine (environ 120 à 170 h), les interactions médicamenteuses potentielles peuvent persister jusqu’à deux mois (cinq demi-vies pour la ribavirine) après la fin du traitement.
9.3 Interactions médicament-comportement
Aucune donnée n’est disponible sur son interaction avec l’alcool. Les patients doivent cependant être avertis de ne pas boire d’alcool, car l’alcool aggrave les maladies du foie et réduit l’efficacité du traitement contre l’HCC.
On n’a pu établir si les choix relatifs au mode de vie (par exemple, tabagisme) ont un effet sur l’utilisation d’IBAVYR.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 7 Interactions médicament-médicaments établies ou potentielles
Nom propre
| Réf. | Effet |
Commentaire clinique
Ribavirine et didanosine
| EC | L’effet antirétroviral de la didanosine (ddI) a été potentialisé par la ribavirine in vitro et chez l’animal par une hausse de la formation de l’anabolite triphosphate actif (ddATP). La ribavirine utilisée en association n’a pas affecté de façon significative la pharmacocinétique plasmatique de la ddI chez les patients infectés par le VIH (à noter que le taux de ddATP intracellulaire n’a pas été évalué). L’exposition à la ddI ou à son métabolite actif (la didésoxyadénosine 5’-triphosphate) est augmentée lorsque la ddI est administrée en association avec la ribavirine. |
L’administration concomitante de ddI et de ribavirine est contre-indiquée.
Des cas d’insuffisance hépatique fatale, de pancréatite, de
neuropathie périphérique et d’hyperlactatémie/d’acidose lactique symptomatique ont été signalés.
Ribavirine et lamivudine, stavudine ou zidovudine
T EC | La ribavirine inhibe la phosphorylation de la zidovudine et de la stavudine in vitro. Aucune preuve d’interaction médicamenteuse n’a été observée dans une sous-étude pharmacocinétique de 12 semaines menée auprès de 47 patients infectés par le VHC et aussi infectés par le VIH afin de déterminer l’effet de la ribavirine sur la phosphorylation intracellulaire de certains inhibiteurs nucléosidiques de la transcriptase inverse. |
Les concentrations plasmatiques d’ARN du VIH doivent être étroitement surveillées chez les patients traités de façon
concomitante par la ribavirine et l’un de ces inhibiteurs
nucléosidiques de la transcriptase inverse (INTI). L’utilisation de ribavirine en association avec des INTI doit être remise en question en cas d’augmentation des taux de l’ARN du VIH.
L’administration concomitante de la ribavirine et d’INTI ne semble pas affecter l’exposition
plasmatique de la ribavirine. Agents
myélosuppresseurs
(p. ex.
azathioprine,
zidovudine)
E En ayant un effet inhibiteur sur l’inosine
monophosphate déshydrogénase (IMPDH), la ribavirine peut interférer avec le métabolisme de l’azathioprine, ce qui pourrait
éventuellement entraîner une accumulation de 6 méthylthioinosine monophosphate (6-MTIMP), ce qui a été associé à une myélotoxicité chez les patients traités par azathioprine.
Quand, chez un patient en particulier, le bienfait d’un traitement d’association par ribavirine et azathioprine l’emporte sur le risque potentiel, une surveillance hématologique doit être effectuée pour identifier les signes de myélotoxicité; le cas échéant, le traitement par ces médicaments doit être interrompu.
E = Étude de cas; EC = essai clinique; T = théorique
9.5 Interactions médicament-aliment
La présence d’aliments dans le tractus gastro-intestinal semble augmenter la biodisponibilité de la ribavirine. IBAVYR doit être pris avec des aliments (voir 10.3 Absorption).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Ribavirine est un analogue nucléosidique ayant une activité antivirale. La ribavirine s’est révélée active in vitro et in vivo contre une large gamme de virus à ARN et à ADN, notamment le virus de l’hépatite C. Le mécanisme expliquant l’efficacité antivirale de la ribavirine n’est pas entièrement compris. Vraisemblablement, il inhiberait directement la réplication du VHC, inhiberait l’inosine monophosphate déhydrogénase, induirait la mutagenèse et aurait un effet immunomodulateur.
10.2 Pharmacodynamie
La forme orale de la ribavirine est utilisée en association avec d’autres agents pour le traitement de l’HCC. La ribavirine utilisée seule a peu d’effet sur les taux d’ARN du VHC et sur l’amélioration de l’histologie hépatique, comme le montrent des essais à répartition aléatoire contrôlés par placebo chez des patients ayant une HCC confirmée. Une évaluation de la ribavirine en association avec le sofosbuvir dans des réplicons n’a révélé aucun effet antagoniste sur la réduction des taux de l’ARN du VHC.
10.3 Pharmacocinétique
La ribavirine administrée par voie orale est rapidement absorbée; les concentrations plasmatiques maximales sont atteintes en une à deux heures. Le Tableau 8 présente ses paramètres pharmacocinétiques après une seule ou plusieurs doses de 600 mg de ribavirine à jeun.
Tableau 8 Sommaire des paramètres pharmacocinétiques de la ribavirine après une seule ou plusieurs doses de 600 mg chez des sujets en santé (n = 12) à jeun *
Paramètre Une dose Plusieurs doses
Tmax, heures 1,7 (46)** 3 (60)
Cmax, ng/mL 782 (37) 3680 (85)
ASCtf ng h/mL 13 400 (48) 228 000 (25) Tmax : Temps entre l’administration du médicament et l’obtention de la concentration maximale Cmax : Concentration maximale
ASCtf : Aire sous la courbe du temps entre l’administration du médicament et le moment où il n’agit plus *Les valeurs entre parenthèses représentent le coefficient de variation (CV%) moyen. **N = 11
Absorption
La ribavirine s’accumule considérablement dans le plasma; le rapport entre l’ASC après 12 heures (ASC12 h) pour plusieurs doses et une seule est de 6. L’état d’équilibre est atteint après environ 4 semaines d’administration de 600 mg par voie orale, deux fois par jour, avec des concentrations plasmatiques à l’état d’équilibre moyennes de 2 200 ng/mL. Sa demi-vie moyenne est de 298 heures au moment de l’arrêt du traitement, ce qui reflète probablement une lente élimination dans les compartiments non plasmatiques.
L’absorption de la ribavirine est élevée; environ 10 à 15 % de la dose marquée est excrétée dans les selles. La biodisponibilité absolue est cependant comprise entre 33 et 52 %, probablement en raison du haut métabolisme de premier passage. La ribavirine est absorbée dans le tractus gastro-intestinal par un processus de transport nucléosidique actif dépendant du sodium. Comme ce processus est saturable, les augmentations de Cmax observées à des doses supérieures à 800 mg étaient inférieures aux augmentations proportionnelles. L’exposition mesurée par l’ASC0-192 h est toutefois proportionnelle jusqu’à au moins une dose de 1 200 mg.
La biodisponibilité de la ribavirine est augmentée si elle est prise en même temps qu’un repas riche en matières grasses. Lors d’essais cliniques pivots, les patients ont été invités à prendre la ribavirine avec de la nourriture.
Distribution
La ribavirine se répartit rapidement et largement dans toutes les cellules, avec un très grand volume de distribution à l’état d’équilibre d’environ 850 L après une administration par voie intraveineuse. La ribavirine par voie orale est distribuée de manière systémique après l’absorption intestinale facilitée par le transporteur nucléosidique équilibrant et sensible, indépendant du sodium, présent sur presque tous les types de cellules, ce qui peut expliquer le très grand volume de distribution. La ribavirine s’accumule donc dans les érythrocytes, les ovules et les spermatozoïdes. La ribavirine se séquestre largement dans les érythrocytes; la concentration de ribavirine et de ses nucléotides dans les globules rouges est environ neuf fois supérieure à celle du plasma. La ribavirine ne se lie pas aux protéines plasmatiques.
Métabolisme
Le métabolisme de la ribavirine a été bien caractérisé et suit deux voies principales : (i) une voie de phosphorylation réversible dans les cellules nucléées; (ii) une voie de dégradation impliquant une déribosylation et une hydrolyse de l’amide pour former le métabolite triazole d’acide carboxylique. Environ le tiers de la ribavirine absorbée et ses métabolites triazole de carboxamide et triazole d’acides carboxyliques est éliminé par voie rénale. Après une administration orale de 600 mg de ribavirine marquée au carbone 14, environ 61 % de la radioactivité a été éliminée dans l’urine et environ 12 % l’a été dans les selles en 336 heures. La ribavirine sous sa forme inchangée représente 17 % de la dose administrée. Le système enzymatique du cytochrome P450 n’est pas impliqué dans le métabolisme de la ribavirine.
Élimination
Chez les humains et les animaux, le métabolisme et l’excrétion rénale sont les principales voies d’élimination de la ribavirine. Après une administration intraveineuse, la clairance corporelle totale est d’environ 20 à 25 L/h, à peu près 30 % de ce volume correspondant à la clairance rénale. Chez l’homme, la radioactivité d’une dose orale de 600 mg a montré que près de 61 % de la dose est éliminée dans l’urine en 336 heures, 17 % de cette élimination se faisant sous forme de ribavirine inchangée.
En raison de sa large distribution, la demi-vie terminale d’une seule dose orale ou intraveineuse de ribavirine est d’environ 120 à 170 heures. Dans le cas de plusieurs doses, sa demi-vie se prolonge à entre 270 et 300 heures. Une accumulation importante de ribavirine est observée après l’administration de plusieurs doses; l’ASC à l’état d’équilibre était six fois plus élevée que celle d’une dose unique.
Populations et états pathologiques particuliers
- Enfants : L’innocuité et l’efficacité de la ribavirine n’ont pas été établies chez les enfants.
- Personnes âgées : Aucune étude pharmacocinétique particulière n’a été effectuée chez les patients âgés. Une étude pharmacocinétique effectuée au sein de la population a révélé que la fonction rénale et non l’âge est le facteur déterminant de la pharmacocinétique de la ribavirine.
- Sexe : Les différences de pharmacocinétique de la ribavirine liées au sexe n'ont pas été évaluées.
- Origine ethnique : Les différences dans la pharmacocinétique de la ribavirine entre les groupes raciaux n'ont pas été évaluées.
- Insuffisance hépatique : Les paramètres pharmacocinétiques d’une dose unique de ribavirine chez les patients atteints d’insuffisance hépatique d’intensité légère, modérée ou sévère sont similaires à ceux des témoins en santé.
- Insuffisance rénale : Les paramètres pharmacocinétiques d’une seule dose de ribavirine ont été modifiés chez les patients présentant une insuffisance rénale; l’ASCtf et la Cmax ont augmenté chez ces patients par rapport aux sujets témoins dont la clairance de la créatinine était supérieure à 90 mL/min. La clairance orale de la ribavirine est sensiblement réduite chez les patients ayant un taux de créatinine sérique supérieur à 177 µ mol/L ou une clairance de la créatinine inférieure à 50 mL/min. IBAVYR ne devrait pas être administré aux patients présentant une clairance de la créatinine inférieure à 50 mL/min en raison de l’insuffisance de données sur l’innocuité et l’efficacité de la ribavirine chez ces patients. L’hémodialyse a des effets négligeables sur la concentration plasmatique de ribavirine.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à température ambiante (15 à 30°C). Garder la bouteille bien fermée.
Tenir hors de la portée et de la vue des enfants.
Apportez les médicaments d'ordonnance inutilisés et expirés à votre pharmacien local pour une élimination appropriée.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Ribavirine
Nom chimique : 1-β-D-Ribofuranosyl-1H-1,2,4-triazole-3-carboxamide
Formule moléculaire et masse moléculaire: C8H12N4O5 / 244,21 g/mol
Formule de structure: 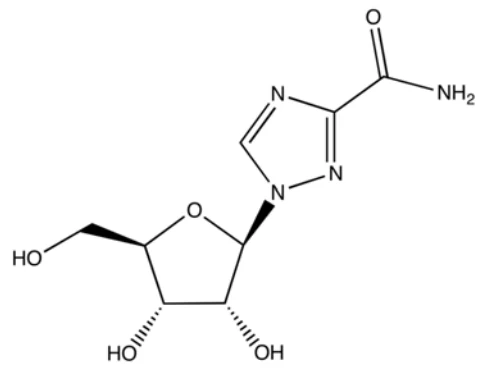
Propriétés physicochimiques: La ribavirine est librement soluble dans l’eau, légèrement soluble dans l’éthanol anhydre et insoluble dans l’éther et le chloroforme. Le pH d’une solution aqueuse 2,0 % p/v de ribavirine est compris entre 4,0 et 6,5. La ribavirine fond entre 167 °C et 171 °C. Le pouvoir rotatoire spécifique est compris entre -33° et -37°.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
, un.
L’efficacité de la ribavirine en association avec le sofosbuvir a été évaluée dans :
- 1 essai de phase II sur 61 sujets infectés par le VHC de génotypes 1 à 6 et atteints d’un carcinome hépatocellulaire (CHC) répondant au critère de Milan en attente d’une transplantation hépatique.
5 cinq études de phase III chez un total de 1 724 sujets mono-infectés atteints de l’hépatite C chronique (HCC) de génotypes 1 à 6.
- 1 essai a été mené sur des sujets qui n’avaient jamais reçu de traitement, souffrant d'une HCC de génotype 1, 4, 5 ou 6 en association avec du peginterféron alfa 2a et du sofobuvir.
les quatre autres essais cliniques ont été menés auprès de sujets atteints d’ HCC de génotype 2 ou 3 traités par ribavirine et sofosbuvir seulement, comprenant :
- 1 essai chez des adultes n’ayant jamais été traités (FISSION)
- 1 essai chez des adultes intolérants à l’interféron, qui ne peuvent en prendre ou qui le refusent (POSITRON)
- 1 essai chez des adultes qui n’ont pas atteint une réponse virologique soutenue (RVS) avec un traitement antérieur à base d’interféron (FUSION)
- 1 essai sur tous les sujets sans tenir compte des traitements préalables ou de la capacité à prendre de l’interféron (VALENCE)
- 1 essai de phase III sur 223 sujets co-infectés par le VIH-1 souffrant d’une HCC de génotype 1, 2 ou 3. L’essai a été mené en association avec du sofosbuvir sur des patients souffrants d’une HCC de génotype 1 et sur des sujets souffrant d’une HCC de génotype 2 ou 3, sans tenir compte des traitements préalables ou de la capacité à prendre de l’interféron (PHOTON-1).
Les sujets de ces essais étaient atteints d’une maladie hépatique compensée, dont la cirrhose. La dose de ribavirine était prescrite en tenant compte du poids des sujets (1 000 ou 1 200 mg par jour en deux doses fractionnées) et la durée du traitement était fixée au lieu d’être guidée par les taux de l’ARN du VHC des sujets (algorithme non guidé par la réponse). Dans tous les essais, une RVS était le critère principal pour déterminer le taux de guérison du VHC, cette réponse étant définie comme un taux d’ARN du VHC inférieur à 25 UI par mL, 12 semaines après la fin du traitement.
- Consultez la monographie du sofosbuvir pour plus de renseignements sur les études cliniques chez les patients atteints d’HCC de génotypes 1, 4, 5, ou 6 et traités par ribavirine, sofosbuvir ou peginterféron (voir 17 MONOGRAPHIES DE PRODUIT DE SOUTIEN).
- Veuillez-vous reporter à la monographie du sofosbuvir pour de plus amples renseignements sur les études cliniques menée sur des sujets co-infectés par le VIH-1 ou en attente d'une transplantation hépatique (voir 17 MONOGRAPHIES DE PRODUIT DE SOUTIEN).
Essais cliniques chez les sujets infectés par une HCC des génotypes 2 ou 3
Adultes n’ayant jamais été traités – Étude FISSION
FISSION était un essai ouvert, à répartition aléatoire avec comparateur actif qui a comparé un traitement de 12 semaines par sofosbuvir et ribavirine à un traitement de 24 semaines par peginterféron alpha-2a et ribavirine chez des sujets infectés par le génotype 2 ou 3 du VHC et n’ayant jamais été traités. Les doses de ribavirine utilisées dans les groupes ribavirine + sofosbuvir et ribavirine + peginterféron étaient de 1 000 ou de 1 200 mg par jour (selon le poids) et égales à 800 mg par jour (sans tenir compte du poids), respectivement. Les sujets ont été répartis de façon aléatoire selon un rapport 1:1 et stratifiés par cirrhose (présence vs absence), génotype du VHC (2 vs 3) et taux d’ARN du VHC de référence (< 6 log10 IU/mL vs ≥ 6 log10 IU/mL). Les sujets infectés par le génotype 2 ou 3 du VHC ont été inscrits selon un rapport d’environs 1:3.
Tableau 9 Traitement et caractéristiques démographiques des sujets adultes dans l’étude FISSION
Dosage, voie
d’administration et
durée
Données démographiques
| Total | Groupe de traitement |
Groupe de comparaison
SOF 400 mg p.o. + RBV 1 000 à 1 200 mg p.o. par jour; 12 semaines (Groupe de
traitement)
PEG
180 μg/semaine + RBV 800 mg/jour;
24 semaines
(Groupe de
comparaison)
N = 499 Sexe : n (%) Masculin 327 (66 %) Féminin 172 (34 %) Âge : Médiane (étendue) 50 (19 à 77) Race : n (%) Blanche – 435 (87) Noire – 17 (3) Asiatique – 29 (6) Autre – 18 (4) Indice de masse corporelle : Moyenne (étendue) 28 kg/m2 (17 à 52 kg/m2) Catégorie d’ARN du VHC lors de la visite de référence : n (%) ≥ 6 log10 IU/mL – 285 (57) Cirrhose : n (%) Oui – 100 (20 %) Génotype du VHC : n (%) Génotype 1 – 3 (1) Génotype 2 – 137 (27) Génotype 3 – 359 (72) | N = 256 Sexe : n (%) Masculin 171 (67 %) Féminin 85 (33 %) Âge : Médiane (étendue) 50 (20 à 72) Race : n (%) Blanche – 223 (87) Noire – 12 (5) Asiatique – 14 (6) Autre – 7 (3) Indice de masse corporelle : moyenne (étendue) 28 kg/m2 (17 à 51 kg/m2) Catégorie d’ARN du VHC lors de la visite de référence : n (%) ≥ 6 log10 IU/mL – 148 (58) Cirrhose : n (%) Oui – 50 (20%) Génotype du VHC : n (%) Génotype 1 – 3 (1) Génotype 2 – 70 (27) Génotype 3 – 183 (72) |
N = 243
Sexe : n (%)
Masculin 156 (64%) Féminin 87 (36%)
Âge : médiane (étendue)
50 (19 à 77)
Race : n (%)
Blanche – 212 (87) Noire – 5 (2)
Asiatique – 15 (6)
Autre – 11 (5)
Indice de masse corporelle : moyenne (étendue)
28 kg/m2 (19 à 52 kg/m2) Catégorie d’ARN du VHC lors de la visite de référence : n (%)
≥ 6 log10 IU/mL – 137 (56) Cirrhose : n (%)
Oui – 50 (20%)
Génotype du VHC : n (%) Génotype 1 – 0
Génotype 2 – 67 (28) Génotype 3 – 176 (72)
SOF : sofosbuvir; RBV : ribavirine; PEG : peginterféron alpha
Adultes intolérants à l’interféron, qui ne peuvent en prendre ou le refusent – Étude POSITRON
POSITRON est un essai à double insu, à répartition aléatoire et contrôlé par placebo qui a comparé un traitement de 12 semaines par l’association ribavirine + sofosbuvir (N = 207) à un placebo (N = 71) chez des sujets intolérants à l’interféron, qui ne peuvent en prendre ou qui le refusent. Les sujets ont été répartis de façon aléatoire selon un rapport 3:1 et stratifiés par cirrhose (présence vs absence).
Tableau 10 Traitement et caractéristiques démographiques des sujets adultes de l’étude POSITRON
Dosage, voie
d’administration
et durée
Données démographiques
| Total | Groupe de traitement |
Groupe de comparaison
SOF 400 mg p.o. + RBV 1 000 à 1 200 mg p.o. par jour; 12 semaines (Groupe de
traitement)
Placebo;
12 semaines (groupe de
comparaison)
N = 278 Sexe : n (%) Masculin 151 (54%) Féminin 127 (46%) Âge : médiane (étendue) 54 (21 à 75) Race : n (%) Blanche – 254 (91) Noire – 13 (5) Asiatique – 8 (3) Autre – 3 (1) Indice de masse corporelle : moyenne (étendue) 28 kg/m2 (18 à 53 kg/m2) Catégorie d’ARN du VHC lors de la visite de référence : n (%) ≥ 6 log10 IU/mL – 194 (70) Cirrhose : n (%) Oui – 44 (16%) Génotype du VHC : n (%) Génotype 2 – 143 (51) Génotype 3 – 135 (49) Statut par rapport à l’interféron: n (%) Non-admissibilité –121(44) Intolérance – 25 (9) Refus – 132 (47) Traitement antérieur contre le VHC : n (%) Non – 226 (81) | N = 207 Sexe : n (%) Masculin 117 (57%) Féminin 90 (44%) Âge : médiane (étendue) 53 (21 à 75) Race : n (%) Blanche – 188 (91) Noire – 9 (4) Asiatique – 7 (3) Autre – 3 (1) Indice de masse corporelle : moyenne (étendue) 28 kg/m2 (18 à 53 kg/m2) Catégorie d’ARN du VHC lors de la visite de référence : n (%) ≥ 6 log10 IU/mL – 140 (68) Cirrhose : n (%) Oui – 31 (15%) Génotype du VHC : n (%) Génotype 2 – 109 (53) Génotype 3 – 98 (47) Statut par rapport à l’interféron: n (%) Non-admissibilité – 88 (43) Intolérance – 17 (8) Refus – 102 (49) Traitement antérieur contre le VHC : n (%) Non – 170 (82) |
N = 71
Sexe : n (%)
Masculin 34 (48%)
Féminin 37 (52%)
Âge : médiane (étendue)
54 (28 à 67)
Race : n (%)
Blanche – 66 (93)
Noire – 4 (6)
Asiatique – 1 (1)
Autre – 0
Indice de masse
corporelle :
moyenne (étendue)
28 kg/m2 (20 à 43 kg/m2) Catégorie d’ARN du VHC lors de la visite de référence : n (%)
≥ 6 log10 IU/mL – 54 (76) Cirrhose : n (%)
Oui – 13 (18%)
Génotype du VHC : n (%) Génotype 2 – 34 (48) Génotype 3 – 37 (52) Statut par rapport à
l’interféron: n (%)
Non-admissibilité – 33 (47) Intolérance – 8 (11)
Refus – 30 (42)
Traitement antérieur contre le VHC : n (%)
Non – 56 (79)
SOF : sofosbuvir; RBV : ribavirine
Adultes ayant déjà été traités – Étude FUSION
FUSION était un essai à double insu et à répartition aléatoire qui a comparé les traitements de 12 ou de 16 semaines par l’association ribavirine + sofosbuvir chez des sujets qui n’ont pas obtenu une RVS avec un traitement antérieur à base d’interféron (victimes de rechute ou sans réponse au traitement). Les sujets ont été répartis de façon aléatoire selon un rapport 1:1 et stratifiés par cirrhose (présence vs absence) et par génotype du VHC (2 vs 3).
Tableau 11 Traitement et caractéristiques démographiques des sujets adultes de l’étude FUSION
Dosage, voie
d’administration
et durée
Données démographiques
| Total | Groupe de traitement 1 |
Groupe de traitement 2
SOF 400 mg p.o. + RBV 1 000 ou 1 200 mg p.o. par jour; 12 semaines
(Groupe de
traitement 1)
SOF 400 mg p.o. + RBV 1 000 ou 1 200 mg p.o. par jour; 16 semaines
(Groupe de
traitement 2)
N = 201 Sexe : n (%) Masculin 140 (70%) Féminin 61 (30%) Âge : médiane (étendue) 56 (24 à 70) Race : n (%) Blanche – 174 (87) Noire – 6 (3) Asiatique – 12 (6) Autre – 9 (4) Non identifiée – 1 (0,5) Indice de masse corporelle : moyenne (étendue) 29 kg/m2 (19 à 44 kg/m2) Catégorie d’ARN du VHC lors de la visite de référence : n (%) ≥ 6 log10 IU/mL – 146 (73) Cirrhose : n (%) Oui – 68 (34%) Génotype du VHC : n (%) Génotype 1 – 6 (3) Génotype 2 – 68 (34) Génotype 3 – 127 (63) Réponse au traitement antérieur contre le VHC : n (%) Rechute – 151 (75) | N = 103 Sexe : n (%) Masculin 73 (71%) Féminin 30 (29%) Âge : médiane (étendue) 56 (30 à 69) Race : n (%) Blanche – 88 (85) Noire – 5 (5) Asiatique – 7 (7) Autre – 3 (3) Non identifiée – 0 Indice de masse corporelle : moyenne (étendue) 28 kg/m2 (19 à 43 kg/m2) Catégorie d’ARN du VHC lors de la visite de référence : n (%) ≥ 6 log10 IU/mL – 77 (75) Cirrhose : n (%) Oui – 36 (35%) Génotype du VHC : n (%) Génotype 1 – 3 (3) Génotype 2 – 36 (33) Génotype 3 – 64 (62) Réponse au traitement antérieur contre le VHC : n (%) Rechute – 78 (76) |
N = 98
Sexe : n (%)
Masculin 67 (68%)
Féminin 31 (31%)
Âge : médiane (étendue)
55 (24 à 70)
Race : n (%)
Blanche – 86 (88)
Noire – 1 (1)
Asiatique – 5 (5)
Autre – 6 (6)
Non identifiée – 1 (1) Indice de masse corporelle : moyenne (étendue)
29 kg/m2 (20 à 44 kg/m2) Catégorie d’ARN du VHC lors de la visite de référence : n (%)
≥ 6 log10 IU/mL – 69 (70) Cirrhose : n (%)
Oui – 32 (33%)
Génotype du VHC : n (%) Génotype 1 – 3 (3)
Génotype 2 – 32 (33) Génotype 3 – 63 (64) Réponse au traitement antérieur contre le VHC : n (%)
Rechute – 73 (75)
SOF : sofosbuvir; RBV : ribavirine
Adultes n’ayant jamais reçu de traitement et préalablement traités ─ VALENCE
L’essai VALENCE a évalué la ribavirine en association avec du sofosbuvir pour le traitement d’une infection par le VHC de génotype 2 ou 3 chez des sujets n’ayant jamais reçu de traitement ou des sujets qui n’avaient pas obtenu de RVS avec un traitement préalable à base d’interféron, y compris des sujets atteints de cirrhose compensée. Le schéma original de l’essai était une répartition aléatoire dans une proportion de 4 pour 1 de sofosbuvir + ribavirine pendant 12 semaines ou un placebo. En se basant sur les données émergentes, l’insu de cet essai a été levée (essai ouvert) et tous les sujets infectés par le VHC de génotype 2 ont continué à prendre le traitement initial prévu et ont reçu la thérapie associée sofosbuvir + ribavirine pendant 12 semaines; la durée du traitement sofosbuvir + ribavirine chez les sujets infectés par le VHC de génotype 3 a été prolongée à 24 semaines. Onze sujets de génotype 3 avaient déjà complété le traitement sofosbuvir + ribavirine pendant 12 semaines au moment de l’amendement.
Tableau 12 Traitement à l’étude et caractéristiques démographiques des sujets adultes lors de l’étude VALENCE
Aspect démographique*
Génotype 2
SOF + RBV**
12 semaines
| Génotype 3 SOF + RBV** 24 semaines | SOF placebo + RBV placebo |
Totale
N = 73
Sexe : n (%)
Hommes - 40 (55)
Femmes - 33 (45)
Âge : médian (plage)
60 (28 à 74)
Groupes ethniques : n (%)
Blancs – 65 (89)
Noirs – 5 (7)
Asiatiques – 1 (1)
Autres – 2 (3)
Indice de masse
corporelle : moyen (plage)
26 kg/m2
(20 à 35 kg/m2)
Taux initial d'ARN du VHC : médian (plage)
6,7 log10 UI/mL
(4,6 à 7,6)
Cirrhose : n (%)
Oui – 10 (14)
Traitement préalable contre le VHC et statut par rapport à l’interféron : n (%)
Sujets ayant
préalablement suivi un traitement
- 41 (56)
Intolérants à l’IFN – 3 (7)
Absence de réponse
- 10 (24)
Rechute/percée – 28 (68)
Sujets n’ayant jamais
N = 250 Sexe : n (%) Hommes - 155 (62) Femmes - 95 (38) Âge : médian (plage) 50 (19 à 69) Groupes ethniques : n (%) Blancs – 236 (94) Noirs – 0 Asiatiques – 9 (4) Autres – 5 (2) Indice de masse corporelle : moyen (plage) 25 kg/m2 (17 à 41 kg/m2) Taux initial d'ARN du VHC : médian (plage) 6,5 log10 UI/mL (3,5 à 7,6) Cirrhose : n (%) Oui – 58 (23) Traitement préalable contre le VHC et statut par rapport à l’interféron : n (%) Sujets ayant préalablement suivi un traitement
Intolérants à l’IFN – 10 (7) Absence de réponse
Rechute/percée – 94 (65) Sujets n’ayant jamais | N = 85 Sexe : n (%) Hommes - 49 (58) Femmes - 36 (#42) Âge : médian (plage) 51 (19 à 72) Groupes ethniques : n (%) Blancs – 81 (95) Noirs – 1 (1) Asiatiques – 3 (4) Autres – 0 Indice de masse corporelle : moyen (plage) 25 kg/m2 (18 à 40 kg/m2) Taux initial d'ARN du VHC : médian (plage) 6,7 log10 UI/mL (4,6 à 7,4) Cirrhose : n (%) Oui – 18 (21) Traitement préalable contre le VHC et statut par rapport à l’interféron : n (%) Sujets ayant préalablement suivi un traitement
Intolérants à l’IFN – 0 Absence de réponse
Rechute/percée – 32 (64) Sujets n’ayant jamais |
N = 419
Sexe : n (%)
Hommes - 250 (60) Femmes - 169 (40) Âge : médian (plage)
51 (19 à 74)
Groupes ethniques : n (%)
Blancs – 393 (94)
Noirs – 6 (1)
Asiatiques – 13 (3)
Autres – 7 (2)
Indice de masse corporelle : moyen (plage)
25 kg/m2
(17 à 44 kg/m2)
Taux initial d'ARN du VHC : médian (plage)
6,6 log10 UI/mL
(3,5 à 7,6)
Cirrhose : n (%)
Oui – 88 (21)
Traitement préalable contre le VHC et statut par rapport à l’interféron : n (%)
Sujets ayant préalablement suivi un traitement
- 245 (58)
Intolérants à l’IFN – 13 (5)
Absence de réponse
- 73 (30)
Rechute/percée – 159 (65)
Sujets n’ayant jamais Aspect démographique*
Génotype 2 SOF + RBV** 12 semaines
| Génotype 3 SOF + RBV** 24 semaines | SOF placebo + RBV placebo |
Totale reçu de traitement
- 32 (44)
Admissibles à l’IFN
- 27 (84)
Non admissibles à l’IFN
- 5 (16)
reçu de traitement
Admissibles à l’IFN
Non admissibles à l’IFN
| reçu de traitement
Admissible à l’IFN
Non admissibles à l’IFN
|
reçu de traitement
- 174 (42)
Admissibles à l’IFN
- 153 (88)
Non admissibles à l’IFN – 21 (12)
SOF : sofosbuvir; RBV : ribavirine
* Les caractéristiques démographiques des patients de génotype 3 recevant un traitement pendant 12 semaines (N = 11) étaient semblables.
** Posologie : 400 mg de sofosbuvir p.o. par jour, 1 000 ou 1 200 mg de RBV p.o. par jour.
14.2 Résultats de l’étude
Étude FISSION
Tableau 13 présente les taux de réponse pour les groupes de traitement par l’association sofosbuvir + ribavirine et l’association peginterféron alpha + ribavirine.
Tableau 13 Résultats virologiques dans l’étude FISSION
SOF + RBV 12 semaines
(N = 256a)
PEG + RBV 24 semaines
(N = 243a)
RVS globale 67 % (171/256) 67 % (162/243)
Génotype 2 95 % (69/73) 78 % (52/67)
Génotype 3 56 % (102/183) 63 % (110/176)
< LIQb à la semaine de traitement 12 99 % (245/247) 92 % (207/224) Résultats pour les sujets sans RVS
Échec virologique lors du
traitement
<1 % (1/256) 7 % (18/243)
Rechutec 30 % (76/252) 21 % (46/217)
Autred 3 % (8/256) 7 % (17/243)
Décèse <1 % (1/256) 0/243
Interruption du traitement à l’étude
en raison d’effets indésirables (EI)
1 % (3/256) 11 % (26/243)
Interruption du traitement à l’étude
pour d’autres raisons
3 % (17/256) 12 % (28/243)
SOF : sofosbuvir; RBV : ribavirine; PEG : peginterféron alpha
a Incluant trois sujets infectés par une souche recombinante du VHC de génotype 2/1. b Nombre de sujets avec un taux d’ARN du VHC < LIQ (limite inférieure de quantification), mais détecté + nombre de sujets ayant un taux d’ARN du VHC < LIQ CND (cible non détectée).
c Le dénominateur pour la rechute est le nombre de sujets ayant un taux d’ARN du VHC < LIQ lors de leur dernière évaluation en cours de traitement.
d La catégorie « Autre » comprend les sujets qui n’ont pas obtenu de RVS et qui ne répondent pas aux critères d’échec virologique (p. ex., perdu de vue).
e Décès pendant le traitement.
La différence dans les taux de RVS globaux entre le groupe de traitement par l’association sofosbuvir + ribavirine et le groupe de traitement par l’association peginterféron alpha + ribavirine était de 0,3 % (intervalle de confiance à 95 % : -7,5 à 8,0 %) et l’étude respectait le critère de non-infériorité prédéfini.
Parmi le petit nombre de personnes de race noire ou afro-américaine ayant participé à l’essai, 75 % (9/12) des sujets du groupe de traitement ayant reçu l’association sofosbuvir + ribavirine ont obtenu une RVS comparativement à 40 % (2/5) des sujets du groupe de traitement ayant reçu l’association peginterféron alpha + ribavirine.
Les taux de réponse des sujets atteints de cirrhose au début de l’étude sont présentés par génotype dans le in Tableau 14 by genotype.
Tableau 14 Taux de RVS par cirrhose et par génotype dans l’étude FISSION
Cirrhose
| Génotype 2 |
Génotype 3
SOF + RBV 12 semaines (N = 73) | PEG + RBV 24 semaines (N = 67) | SOF + RBV 12 semaines (N = 183) |
PEG + RBV 24 semaines
(N = 176)
Non
| 97 % (59/61) | 81 % (44/54) | 61 % (89/145) |
71 % (99/139)
Oui
| 91 % (10/11) | 62 % (8/13) | 34 % (13/38) |
30 % (11/37)
SOF : sofosbuvir; RBV : ribavirine; PEG : peginterféron alpha
Étude POSITRON
Le Tableau 15 présente les taux de réponse pour les groupes de traitement ayant reçu l’association sofosbuvir + ribavirine ou un placebo.
Tableau 15 Résultats virologiques dans l’étude POSITRON
SOF + RBV 12 semaines
(N = 207)
Placebo 12 semaines
(N = 71)
RVS globale 78 % (161/207) 0/71
Génotype 2 93 % (101/109) 0/34
Génotype 3 61 % (60/98) 0/37
SOF + RBV 12 semaines
(N = 207)
Placebo 12 semaines
(N = 71)
< LIQa à la semaine de traitement 12 100 % (202/202) 0/68 Résultats pour les sujets sans RVS
Échec virologique lors du traitement 0/207 97 % (69/71)
Rechuteb 20 % (42/205) 0/0
Autrec 2 % (4/207) 3 % (2/71)
Décèsd 0/207 0/71
Interruption du traitement à l’étude en
raison d’effets indésirables (EI)
2 % (4/207) 4 % (3/71)
Interruption du traitement à l’étude
pour d’autres raisons
<1 % (2/207) 0 % (0/71)
SOF : sofosbuvir; RBV : ribavirine
a Nombre de sujets avec taux d’ARN du VHC < LIQ (limite inférieure de quantification), mais détecté + nombre de sujets ayant un taux d’ARN du VHC < LIQ CND (cible non détectée).
b Le dénominateur pour la rechute est le nombre de sujets ayant un taux d’ARN du VHC < LIQ lors de leur dernière évaluation en cours de traitement.
c La catégorie « Autre » comprend les sujets qui n’ont pas obtenu une RVS et qui ne répondent pas aux critères d’échec virologique (p. ex., perdu de vue).
d Décès pendant le traitement.
Le taux de RVS12 dans le groupe de traitement recevant l’association sofosbuvir + ribavirine était statistiquement significatif par rapport au placebo (p < 0,001).
Le Tableau 16 présente l’analyse de sous-groupe par génotype de cirrhose et selon le statut par rapport à l’interféron.
Tableau 16 Taux de RVS par génotype dans les sous-groupes sélectionnés dans l’étude POSITRON
SOF + RBV 12 semaines
Génotype 2
(N = 109)
Génotype 3
(N = 98)
Cirrhose
Non 92 % (85/92) 68 % (57/84)
Oui 94 % (16/17) 21 % (3/14)
Statut par rapport à l’interféron
Non-admissibilité 88 % (36/41) 70 % (33/47)
Intolérance 100 % (9/9) 50 % (4/8)
Refus 95 % (56/59) 53 % (23/43) SOF : sofosbuvir; RBV : ribavirine
Étude FUSION
Le Tableau 17 présente les taux de réponse pour les groupes de traitement recevant l’association sofosbuvir + ribavirine pendant 12 semaines ou 16 semaines.
Table 17 Résultats virologiques de l’étude FUSION
SOF + RBV 12 semaines
(N = 103)a
SOF + RBV 16 semaines
(N = 98)a
RVS globale 50 % (51/103) 71% (70/98)
Génotype 2 82 % (32/39) 89% (31/35)
Génotype 3 30 % (19/64) 62 % (39/63)
< LIQb à la semaine de traitement 12 100 % 100 % (98/98)
< LIQb à la semaine de traitement 16 Ne s’applique pas 100 % (98/98) Résultats pour les sujets sans RVS
Échec virologique lors du
traitement
0/103 0/98
Rechutec 48 % (49/103) 29 % (28/98)
Autred 3 % (3/103) 0/98
Décèse 0/103 0/98
Interruption du traitement à l’étude
en raison d’effets indésirables (EI)
1 % (1/103) 0/98
Interruption du traitement à l’étude
pour d’autres raisons
0/103 0/103
SOF : sofosbuvir; RBV : ribavirine
a Incluant six sujets infectés par une souche recombinante du VHC de génotype 2/1. b Nombre de sujets avec un taux d’ARN du VHC < LIQ (limite inférieure de quantification), mais détecté + nombre de sujets ayant un taux d’ARN du VHC < LIQ CND (cible non détectée).
c Le dénominateur pour la rechute est le nombre de sujets ayant un taux d’ARN du VHC < LIQ lors de leur dernière évaluation en cours de traitement.
d La catégorie « Autre » comprend les sujets qui n’ont pas obtenu de RVS et qui ne répondent pas aux critères d’échec virologique (p. ex., perdu de vue).
e Décès pendant le traitement.
Le Tableau 18 présente l’analyse de sous-groupe en fonction du génotype de la cirrhose et de la réponse au traitement contre le VHC antérieur.
Tableau 18 Taux de RVS par génotype pour les sous-groupes sélectionnés dans l’étude FUSION
| Génotype 2 |
Génotype 3
SOF + RBV 12 semaines (N = 39) | SOF + RBV 16 semaines (N = 35) | SOF + RBV 12 semaines (N = 64) |
SOF + RBV 16 semaines (N = 63)
Cirrhose
Non
| 90 % (26/29) | 92 % (24/26) | 37 % (14/38) |
63 % (25/40)
Oui
| 60 % (6/10) | 78 % (7/9) | 19 % (5/26) |
61 % (14/23)
Réponse au traitement antérieur contre le VHC
Rechute
| 86 % (25/29) | 89 % (24/27) | 31 % (15/49) |
65 % (30/46)
Pas de réponse au traitement
| 70 % (7/10) | 88 % (7/8) | 27 % (4/15) |
53 % (9/17)
SOF : sofosbuvir; RBV : ribavirine
Étude VALENCE
Le Tableau 19 présente les taux de réponse des groupes de traitement sofosbuvir + ribavirine pendant 12 semaines (génotype 2) et 24 semaines (génotype 3). Onze sujets de génotype 3 qui ont reçu sofosbuvir + ribavirine pendant 12 semaines ont présenté un taux global de RVS12 de 27,3 %. Les sujets recevant un placebo (N = 85) ne sont pas inclus dans le tableau car aucun n’a obtenu de RVS12.
Tableau 19 Résultats virologiques de l’étude VALENCE
Génotype 2
SOF + RBV 12 semaines
Génotype 3
SOF + RBV
24 semaines
N=73 N=250a
Taux global de RVS 93 % (68/73) 84 % (210/250) Résultats des sujets sans RVS
Échec virologique sous traitement 0 % (0/73) <1 % (1/250)
Rechuteb 7 % (5/73) 14 % (34/249)
Sujets n’ayant jamais reçu de traitement 3 % (1/32) 5 % (5/105)
Sujets ayant préalablement suivi un
traitement 10 % (4/41) 20 % (29/144) Autresc 0 % (0/73) 2 % (5/250)
Décès d 0/73 0/250 Traitement à l'étude interrompu en raison
d'effets indésirables (EI)
0/73 <1 % (1/250)
Traitement à l'étude interrompu pour d'autres
raisons 0/73 1 % (3/250)
SOF : sofosbuvir; RBV : ribavirine
a. Onze sujets de génotype 3 qui ont reçu sofosbuvir + ribavirine pendant 12 semaines n’ont pas été inclus. b. Le dénominateur des rechutes est le nombre de sujets avec un taux d'ARN du VHC < LIQ à leur dernière évaluation sous traitement.
c. « Autres » désigne les sujets qui n’ont pas obtenu de RVS12 et qui ne répondent pas aux critères d’échec virologique (p. ex. perdus de vue).
d. Décès imputable au traitement.
Le Tableau 20 présente l'analyse des sous-groupes par génotype selon la présence de cirrhose et la réponse au traitement préalable contre le VHC.
Tableau 20 Taux de RVS des sous-groupes sélectionnés par génotype lors de l'étude VALENCE
Génotype 2
SOF + RBV
12 semaines
Génotype 3 SOF + RBV 24 semaines
N=73 N=250
Sujets n’ayant jamais reçu de traitement 97 % (31/32) 93 % (98/105)
Non-cirrhotiques 97 % (29/30) 93 % (86/92)
Cirrhotiques 100 % (2/2) 92 % (12/13)
Sujets ayant préalablement suivi un traitement 90 % (37/41) 77 % (112/145)
Non-cirrhotiques 91 % (30/33) 85 % (85/100)
Cirrhotiques 88 % (7/8) 60 % (27/45)
SOF : sofosbuvir; RBV : ribavirine
14.3 Études de biodisponibilité comparatives
Une étude à répartition aléatoire en deux groupes et en parallèle, menée auprès de volontaires en santé de sexe masculin (n = 80) dans des conditions de jeûne, a comparé la biodisponibilité d’une seule dose de 600 mg d’IBAVYR (ribavirine) en comprimés (PENDOPHARM, une division de Pharmascience inc.) à trois comprimés de 200 mg de ribavirine Ribasphere® (Kadmon Pharmaceuticals, LLC). Les données pharmacocinétiques des deux formules sont présentées dans le Tableau 21.
Tableau 21 Résumé des données comparatives de biodisponibilité
Ribavirine (1 x 600 mg* comparé à 3 x 200 mg†, à jeun) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
| Paramètre | Test* | Référence† | Rapport de moyenne géométriques (%) | Intervalle de confiance à 90 % |
ASC0-72 (ng·h/mL) | 10382,7 10 600,20 (20,3) | 9574,4 9902,90 (26,5) | 108,4 | 99,2 -118,6 |
Cmax (ng/mL) | 713.0 749,30 (32,6) | 662.4 702,50 (33,3) | 107,6 | 95,3 à 121,6 |
Tmax§ (h) | 1,50 (0,83 à 3,50) | 1,50 (0,53 à 2,50) | ||
* Un comprimé de 600 mg : IBAVYR, PENDOPHARM, une division de Pharmascience inc., Canada † Trois comprimés de 200 mg : Ribasphere®, Kadmon Pharmaceuticals, LLC, É.-U. § Exprimé en tant que médiane (intervalle)
Une ASCI et un T1/2 précis n’ont pas pu être dérivés pour la ribavirine dans cette étude
15 MICROBIOLOGIE
La ribavirine, un analogue nucléosidique synthétique, a montré une activité contre certains virus à ADN et à ARN in vitro. Le mécanisme expliquant l’efficacité virale en clinique de la ribavirine en associations avec d’autres agents n’est pas entièrement compris, mais il pourrait supposer tant des activités antivirales qu’immunomodulatrices directes (voir 10.1 Mode d'action).
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité aiguë : L’activité létale quantitative d’une seule dose de ribavirine a été évaluée chez la souris, le rat et le chien. Dans tous les cas, des doses uniques relativement élevées ont été nécessaires pour produire des changements toxiques mortels, pour les voies d’administration orale ou intrapéritonéale (IP). La DL50 orale chez la souris et le rat était > 10 000 mg/kg et égale à environ 5 000 mg/kg, respectivement. La dose IP létale médiane chez la souris et le rat est plus faible et se situe à 1 300 et 1 700 mg/kg, respectivement. La DL50 orale chez le chien était > 480 mg/kg.
Toxicité à long terme : Des études à long terme chez la souris et le rat (18 à 24 mois; doses 20 à 75 mg/kg/jour et de 10 à 40 mg/kg/jour, respectivement, soit environ 0,1 à 0,4 fois la dose humaine quotidienne maximale pour la ribavirine) ont montré une relation entre une exposition chronique à la ribavirine et une augmentation de l’incidence de lésions vasculaires (hémorragies microscopiques) chez la souris. Chez le rat, une dégénérescence rétinienne a aussi été observée chez les animaux témoins, mais son incidence était supérieure chez les rats traités par la ribavirine. Les données toxicologiques précliniques ont révélé une anémie, une réticulocytose et une atrophie lymphoïde chez le rat et le chien après l’administration orale de doses répétées. En général, les effets de l’anémie et les effets lymphoïdes se sont estompés dans les six semaines qui ont suivi l’interruption de l’administration de ribavirine.
Cancérogénicité
La ribavirine n’a pas entraîné d’augmentation de la fréquence d’un quelconque type de tumeur lorsqu’elle est administrée pendant six mois dans le modèle de souris déficiente en p53 transgénique, à des doses allant jusqu’à 300 mg/kg. L’équivalent humain estimé de cette dose est de 25 mg/kg sur la base de l’ajustement de la surface corporelle pour un adulte de 60 kg, soit environ 1,9 fois la dose quotidienne maximale recommandée pour l’homme. La ribavirine ne s’est pas révélée cancérogène lorsqu’elle a été administrée pendant deux ans à des rats à des doses allant jusqu’à 40 mg/kg. L’équivalent humain estimé pour cette dose est de 5,71 mg/kg sur la base de l’ajustement de la surface corporelle pour un adulte de 60 kg.
Génotoxicité
La ribavirine a montré une incidence plus élevée de mutations et de transformations cellulaires dans plusieurs tests de génotoxicité. La ribavirine était active dans l’essai de transformation cellulaire Balb/3T3 in vitro. Une activité mutagène a été observée dans le test du lymphome de souris et, à des doses de 20 à 200 mg/kg (équivalent humain estimé de 1,67 à 16,7 mg/kg sur la base de l’ajustement de la surface corporelle pour un adulte de 60 kg, soit de 0,1 à 1 fois la dose maximale recommandée de ribavirine en 24 heures pour les humains), dans un test du micronoyau de souris. Un essai de létalité dominante chez le rat était négatif, ce qui indique que les mutations éventuelles chez le rat n’ont pas été transmises par les gamètes mâles.
Toxicologie pour la reproduction et le développement
La ribavirine a montré des effets tératogènes et (ou) embryotoxiques significatifs à des doses bien inférieures à la dose recommandée chez l’humain chez toutes les espèces animales sur lesquelles des études adéquates ont été effectuées. Des malformations du crâne, du palais, des yeux, de la mâchoire, des membres, du squelette et du tractus gastro-intestinal ont été observées. L’incidence et la sévérité des effets tératogènes ont augmenté avec la dose de médicament. Le taux de survie des fœtus et des petits a été réduit.
Des études chez la souris ont évalué l’évolution dans le temps et la réversibilité de la dégénérescence testiculaire induite par de la ribavirine administrée pendant 3 ou 6 mois à des doses de 15 à 150 mg/kg/jour (un équivalent humain d’environ 1,25 à 12,5 mg/kg/jour sur la base d’un ajustement de la surface corporelle pour un adulte de 60 kg, soit de 0,1 à 0,8 fois la dose maximale de ribavirine en 24 heures pour les humains). Des anomalies ont été observées dans le sperme. Une récupération totale de la toxicité testiculaire induite par la ribavirine était cependant évidente en un ou deux cycles de spermatogenèse après l’arrêt du traitement.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
SOVALDI (comprimés de sofosbuvir 400 mg), Numéro de contrôle de la présentation : 247196, Monographie de Produit, Gilead Sciences Canada, Inc (21 juin 2021).