


Monographie de produit - Teva-Emtricitabine/Tenofovir
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme pharmaceutique/Teneur | Ingrédients non médicinaux (liste complète) |
| Orale | Comprimés / 200 mg d’emtricitabine / 300 mg de fumarate de ténofovir disoproxil | Crospovidone, lactose monohydraté, stéarate de magnésium, mannitol et povidone. Les comprimés sont enrobés d’une pellicule bleue (Bleu Opadry II 85F30602) contenant les substances suivantes : AD&C bleu nº 2/Carmin d’indigo sur substrat d’aluminium, alcool polyvinylique, dioxyde de titane (E171), polyéthylène glycol et talc. |
Les comprimés TEVA-EMTRICITABINE/TENOFOVIR contiennent une association à doses fixes d’emtricitabine et de fumarate de ténofovir disoproxil.
INDICATIONS ET USAGE CLINIQUE
Traitement de l’infection par le VIH-1
TEVA-EMTRICITABINE/TENOFOVIR (comprimés d’emtricitabine et de fumarate de ténofovir disoproxil) est indiqué en association avec d’autres agents antirétroviraux (tels que des inhibiteurs non nucléosidiques de la transcriptase inverse ou des inhibiteurs de protéase) pour le traitement de l’infection par le VIH-1 chez l’adulte.
Renseignements additionnels importants concernant l’emploi de TEVA-
EMTRICITABINE/TENOFOVIR dans le traitement de l’infection par le VIH-1.
L’utilisation de TEVA-EMTRICITABINE/TENOFOVIR comme partie d’une trithérapie par
INTI n’est pas recommandée.
- TEVA-EMTRICITABINE/TENOFOVIR ne doit pas être administré en concomitance avec les agents suivants : ATRIPLAMD, COMPLERAMD, DESCOVYMC, EMTRIVAMD, GENVOYAMD, ODEFSEYMD, STRIBILDMD, VEMLIDYMC ou VIREAD MD non plus qu’avec tout produit contenant de la lamivudine (voir MISES EN GARDE ET PRÉCAUTIONS).
Dans le cas des patients ayant déjà suivi un traitement, l’utilisation de TEVA-
EMTRICITABINE/TENOFOVIR doit être basée sur les épreuves de laboratoire et les antécédents thérapeutiques (voir VIROLOGIE).
Prophylaxie préexposition de l'infection par le VIH-1
TEVA-EMTRICITABINE/TENOFOVIR est indiqué en association avec des pratiques sexuelles plus sûres dans le cadre d’une prophylaxie préexposition afin de réduire le risque d’infection par le HIV-1 lors de rapports sexuels d’adultes exposés à un risque important.
Lorsque l’administration de TEVA-EMTRICITABINE/TENOFOVIR est envisagée dans le cadre d’une prophylaxie préexposition, les facteurs suivants peuvent aider à identifier les personnes exposées à un risque important :
- le patient a un ou plusieurs partenaires infectés par le VIH-1 ou
le patient a une activité sexuelle dans un environnement ou un milieu social où la prévalence est élevée et rempli une ou plusieurs des conditions suivantes :
- utilisation non systématique ou absence d’utilisation de condom ;
- diagnostic d’infections transmises sexuellement ;
- échange de relations sexuelles contre des biens (tels que de l’argent, de la nourriture, un abri ou de la drogue) ;
- usage de drogues illicites ou dépendance à l’alcool ;
- incarcération ;
partenaire(s) dont le statut sérologique pour le VIH-1 est inconnu mais qui remplit
(ou remplissent) n’importe laquelle des conditions ci-dessus.
Lors de la prescription de TEVA-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition, les fournisseurs de soins de santé doivent :
- prescrire TEVA-EMTRICITABINE/TENOFOVIR dans le cadre d’une stratégie préventive globale car ce produit n’est pas toujours efficace pour éviter d’être infecté par le VIH-1 (voir MISES EN GARDE ET PRÉCAUTIONS) ;
- conseiller à toutes les personnes non infectées de suivre strictement le schéma posologique recommandé pour TEVA-EMTRICITABINE/TENOFOVIR car l’efficacité des comprimés d’emtricitabine et de fumarate de ténofovir disoproxil pour réduire le risque d’infection par le VIH-1 s’est avérée fortement corrélée avec cette observance comme l’ont démontré les taux de médicaments mesurables lors d’essais cliniques (voir MISES EN GARDE ET PRÉCAUTIONS) ;
confirmer que le test du VIH-1 est négatif juste avant de commencer la prise de TEVA-
EMTRICITABINE/TENOFOVIR en prophylaxie préexposition. En présence de symptômes cliniques caractéristiques d’une infection virale aiguë et d’une exposition récente (< 1 mois) soupçonnée, il faut retarder la prophylaxie préexposition d’au moins un mois et de reconfirmer le statut sérologique pour le VIH-1 ou utiliser un test homologué par Santé Canada pour faciliter le diagnostic d’infection par le VIH-1, notamment l’infection aiguë ou primaire par le VIH-1 (voir MISES EN GARDE ET PRÉCAUTIONS) et
procéder à des tests de dépistage d’une infection par le VIH-1 au moins une fois tous les
3 mois lors de la prise de TEVA-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition.
Cette indication est fondée sur des essais cliniques portant sur des hommes qui ont des relations sexuelles avec des hommes (HSH) et qui présentent un risque important d’infection par le VIH-1 ainsi que sur des couples hétérosexuels sérodifférents (voir ESSAIS CLINIQUES).
Pour plus d’information sur l’utilisation de TEVA-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition, connectez-vous à https://www.tevacanada.com/fr/nos-produits/page-du-produit/emtricitabinetenofovir_02399059.
Personnes âgées (> 65 ans)
Le nombre de sujets de 65 ans ou plus ayant participé aux études cliniques sur l’emtricitabine et/ou le fumarate de ténofovir disoproxil n’était pas suffisamment élevé pour que l’on puisse affirmer si ces derniers réagissent au médicament de manière différente des plus jeunes.
Enfants (< 18 ans)
L’innocuité et l’efficacité de cet agent n’ont pas été déterminées chez les enfants.
CONTRE-INDICATIONS
TEVA-EMTRICITABINE/TENOFOVIR est contre-indiqué chez les patients qui ont des antécédents d’hypersensibilité à l’un ou l’autre de ses ingrédients. Pour connaître la liste complète des ingrédients, reportez-vous à la section FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT de la présente monographie.
L'utilisation de TEVA-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition est contre-indiquée chez les personnes dont le statut sérologique pour le VIH-1 est inconnu ou positif.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
- Acidose lactique et hépatomégalie grave avec stéatose
Des cas d’acidose lactique et d’hépatomégalie grave avec stéatose, y compris des cas mortels, ont été signalés par suite de l’emploi d’analogues nucléosidiques, y compris de fumarate de ténofovir disoproxil (un constituant de TEVA-EMTRICITABINE/TENOFOVIR), seuls ou en association avec d’autres antirétroviraux (voir MISES EN GARDE ET PRÉCAUTIONS).
- Aggravation post-thérapeutique de l’hépatite B
L’association d’emtricitabine et de fumarate de ténofovir disoproxil en comprimés n’est pas approuvée pour le traitement de l’infection chronique par le virus de l’hépatite B (VHB) et ni
son innocuité, ni son efficacité n’ont été établies chez les patients co-infectés par le VHB et le VIH. De graves cas d’exacerbation aiguë l’hépatite B ont été signalés à la suite de l’interruption d’un traitement par les comprimés d’emtricitabine et de fumarate de ténofovir disoproxil chez des patients co-infectés par le VHB et le VIH. La fonction hépatique des patients infectés par le VHB doit faire l’objet d’un suivi clinique et biochimique étroit pendant au moins plusieurs mois après l’arrêt du traitement par TEVA-EMTRICITABINE/TENOFOVIR. Le cas échéant, il pourrait être justifié d’amorcer un traitement contre l’hépatite B (voir MISES EN GARDE et PRÉCAUTIONS).
- Néphrotoxicité
Des cas de néphropathie, y compris des cas d’insuffisance rénale aiguë et de syndrome de Fanconi (lésion tubulaire rénale avec hypophosphatémie grave), ont été signalés par suite de l’emploi clinique d’emtricitabine et de fumarate de ténofovir disoproxil (voir MISES EN GARDE ET PRÉCAUTIONS).
Risque de pharmacorésistance liée à l’emploi de TEVA-
EMTRICITABINE/TENOFOVIR en prophylaxie préexposition dans le cas d’une infection précoce par le VIH-1 non diagnostiquée
TEVA-EMTRICITABINE/TENOFOVIR, administré en prophylaxie préexposition, ne doit être prescrit qu’à des personnes confirmées séronégatives au VIH juste avant la prise initiale et qui subissent de tels tests de confirmation périodiquement (au moins tous les 3 mois) au cours de la prise du produit. Des variants du VIH-1 présentant une pharmacorésistance ont été identifiés lors de l’emploi de l’association emtricitabine-fumarate de ténofovir disoproxil en prophylaxie préexposition suite à une infection aiguë par le VIH-1 non détectée. Ne pas commencer TEVA-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition en présence de signes ou de symptômes d’infection aiguë par le VIH à moins que le statut infectieux négatif soit confirmé (voir MISES EN GARDE ET PRÉCAUTIONS).
Généralités
TEVA-EMTRICITABINE/TENOFOVIR ne doit être utilisé qu’en association avec d’autres agents antirétroviraux pour le traitement de patients infectés par le VIH-1.
TEVA-EMTRICITABINE/TENOFOVIR est une association à doses fixes d’emtricitabine et de fumarate de ténofovir disoproxil. TEVA-EMTRICITABINE/TENOFOVIR ne doit pas être coadministré avec d’autres produits contenant du ténofovir DF ou de l’emtricitabine (ATRIPLAMD, COMPLERAMD, DESCOVYMC, EMTRIVAMD, GENVOYAMD, ODEFSEYMD, STRIBILDMD ou VIREADMD), ou avec des médicaments contenant du ténofovir alafénamide (DESCOVYMC, GENVOYAMD, ODEFSEYMD et VEMLIDYMC). En raison des similarités entre l’emtricitabine et la lamivudine, TEVA-EMTRICITABINE/TENOFOVIR ne doit pas être coadministré avec d’autres médicaments qui contiennent de la lamivudine (CombivirMD, 3TCMD, HeptovirMD, KivexaMD, TriumeqMD ou TrizivirMD).
TEVA-EMTRICITABINE/TENOFOVIR ne doit pas être administré avec l’adéfovir dipivoxil (HEPSERAMD).
Des études cliniques menées chez des patients infectés par le VIH ont montré que certains schémas posologiques qui ne contiennent que trois inhibiteurs nucléosidiques de la transcriptase inverse (INTI) sont, en général, moins efficaces que les trithérapies contenant deux INTI en association avec un inhibiteur non nucléosidique de la transcriptase inverse ou avec un inhibiteur de la protéase du VIH-1. Plus particulièrement, des cas d’échec virologique précoce ont été signalés, de même qu’un taux élevé de mutations de résistance. Les schémas à trois médicaments ne contenant que des INTI doivent être utilisés avec prudence. Les patients sous trithérapie ne comprenant que des inhibiteurs nucléosidiques devraient donc être surveiller de près, et une modification de leur traitement pourrait être envisagée.
Cancérogénicité, mutagénicité et altération de la fécondité
Emtricitabine : Aucune augmentation de la fréquence de tumeurs liées au médicament n’a été observée lors d’études sur le pouvoir carcinogène à long terme de l’emtricitabine administré par voie orale à des doses allant jusqu’à 750 mg/kg/jour (26 fois l’exposition générale à laquelle donne lieu la dose thérapeutique de 200 mg/jour chez l’homme) chez la souris, ou à des doses allant jusqu’à 600 mg/kg/jour (31 fois l’exposition générale à laquelle donne lieu la dose thérapeutique de 200 mg/jour chez l’homme) chez le rat.
L’emtricitabine ne s’est pas révélé génotoxique dans le test de mutations bactériennes inverses (test d’Ames), dans l’essai sur lymphomes de souris et dans le test des micronoyaux chez la souris.
L’emtricitabine n’a pas eu d’incidence sur la fécondité de rats mâles ayant reçu des doses produisant une exposition environ 140 fois plus élevée que celle à laquelle donne lieu chez l’homme l’administration de 200 mg par jour. De même, aucune incidence sur la fécondité de souris mâles ou de souris femelles n’a été observée non plus avec une exposition, dans ce cas-ci, environ 60 plus élevée. La fécondité de la progéniture de souris ayant exposées quotidiennement, depuis avant la naissance (in utero) jusqu’à la maturité sexuelle, à des niveaux d’exposition quotidienne (ASC) environ 60 fois plus élevés que l’exposition humaine à la dose quotidienne recommandée de 200 mg était normale.
Fumarate de ténofovir disoproxil : Le fumarate de ténofovir disoproxil oral n’a pas présenté de pouvoir carcinogène lors d’une étude à long terme menée chez le rat. Quelques tumeurs duodénales, peu nombreuses et jugées comme vraisemblablement liées à la concentration locale élevée du médicament dans le tube digestif, ont été observées lors d’une étude à long terme sur la carcinogénicité du fumarate de ténofovir disoproxil administré par voie orale chez des souris ayant reçu la dose élevée de 600 mg/kg/jour. Des adénomes du foie ont également été observés en dose élevée chez la souris femelle. On ignore le mécanisme à l’origine de la formation des tumeurs chez les souris et la pertinence potentielle de ce phénomène chez l’être humain.
Le fumarate de ténofovir disoproxil a donné des résultats positifs dans le test in vitro de mutations géniques sur cellules de lymphome de la souris et négatifs dans un test de mutations bactériennes in vitro (test d’Ames). Dans le test in vivo des micronoyaux chez la souris, l’administration orale de doses de fumarate de ténofovir disoproxil allant jusqu’à 2000 mg/kg chez des spécimens mâles a donné des résultats négatifs.
Aucun effet sur la fécondité, l’accouplement ou les premiers stades du développement embryonnaire n’a été observé après l’administration de 600 mg/kg/jour de fumarate de ténofovir disoproxil à des rats mâles pendant 28 jours avant l’accouplement et à des rats femelles pendant 15 jours avant l’accouplement et jusqu’au jour 7 de la gestation. On a cependant observé une altération du cycle œstral chez les femelles. Proportionnellement à la surface corporelle, l’administration d’une dose de 600 mg/kg/jour équivaut chez le rat à 19 fois la dose utilisée chez l’homme.
Interactions médicamenteuses
Utilisation avec certains traitements anti-VHC
L’exposition au ténofovir est augmentée lorsque les comprimés emtricitabine/fumarate de ténofovir disoproxil sont administrés en association avec HARVONIMD (lédipasvir/sofosbuvir) ou EPCLUSAMC (sofosbuvir/velpatasvir) ou VOSEVIMC (sofosbuvir/velpatasvir/voxilaprévir). Chez les patients recevant TEVA-EMTRICITABINE/TENOFOVIR et HARVONI MD, EPCLUSAMC ou VOSEVI de façon concomitante, notamment ceux exposés à un risque élevé de dysfonctionnement rénal, l’apparition d’effets indésirables associés au fumarate de ténofovir disoproxil doit être surveillée (voir INTÉRACTIONS MÉDICAMENTEUSES).
Utilisation avec la didanosine
Des études pharmacocinétiques ont démontré que la coadministration de la didanosine et du ténofovir DF entraîne une élévation de 40 à 60 % de la Cmax et de l’ASC de la didanosine (voir tableau 7). Le mécanisme de cette interaction est inconnu. Des augmentations des concentrations de didanosine de cette envergure pourraient potentialiser des événements indésirables associés à celle-ci, y compris la pancréatite, l’acidose lactique et la neuropathie. De plus, une suppression de la numération lymphocytaire CD4 a été observée chez les patients recevant du ténofovir DF en association avec de la didanosine à une dose de 400 mg par jour (voir INTERACTIONS MÉDICAMENTEUSES).
Système endocrinien et métabolisme
Lipides sériques et glycémie
Le taux de lipides sériques et la glycémie peuvent augmenter pendant le traitement antirétroviral. Le contrôle de la maladie et les changements de style de vie peuvent également être des facteurs contributifs. Il faut tenir compte de la mesure du taux de lipides sériques et de la glycémie. Les troubles lipidiques et les élévations de la glycémie doivent être gérés de manière cliniquement appropriée.
Fonctions hépatique/biliaire/pancréatique
Acidose lactique/hépatomégalie grave avec stéatose
Des cas d’acidose lactique et d’hépatomégalie grave avec stéatose, y compris des cas mortels, ont été signalés par suite de l’emploi d’analogues nucléosidiques, y compris de fumarate de ténofovir disoproxil (un constituant des comprimés d’emtricitabine et de fumarate de ténofovir disoproxil), seuls ou en association avec d’autres antirétroviraux dans le traitement de l’infection par le VIH. La majorité de cas ont été observés chez des femmes. L’obésité et l’emploi prolongé
d’analogues nucléosidiques pourraient constituer des facteurs de risque. Il faut se montrer particulièrement prudent lorsqu’on administre des analogues nucléosidiques à un patient qui a des facteurs de risque connus d’hépatopathie, d’autant plus que des cas ont également été signalés chez des patients qui n’en présentaient pas. L’administration des comprimés d’emtricitabine et de fumarate de ténofovir disoproxil doit être suspendue chez tout patient qui présente des signes cliniques ou biochimiques d’acidose lactique ou d’hépatotoxicité grave (pouvant inclure une hépatomégalie et une stéatose, même en l’absence d’une augmentation marquée des transaminases).
Insuffisance hépatique
Le ténofovir et le ténofovir disoproxil ne sont pas métabolisés par les enzymes hépatiques. On n’observe donc pas de modification cliniquement pertinente de la pharmacocinétique chez les patients atteints d’insuffisance hépatique, et aucun ajustement posologique n’est nécessaire. L’emtricitabine n’a pas été étudiée chez les patients atteints d’insuffisance hépatique, mais comme aucune donnée ne montre que cet agent est métabolisé par les enzymes du foie, l’insuffisance hépatique ne devrait avoir que peu d’incidence. L’innocuité et l’efficacité des comprimés d’emtricitabine et de fumarate de ténofovir disoproxil n’ont pas été établies ou particulièrement étudiées chez les patients souffrant de troubles hépatiques sous-jacents.
Le risque d’effets hépatiques indésirables potentiellement mortels est plus élevé chez les patients atteints d’hépatite B ou C chronique qui suivent un traitement antirétroviral. En cas de traitement antiviral concomitant contre l’hépatite B ou C, veuillez consulter également les renseignements sur le produit pertinents pour ces médicaments.
Infection par le virus de l’hépatite B
Il est recommandé que tous les patients subissent un test pour établir la présence d’une infection par le virus de l’hépatite B (VHB) avant d’entreprendre un traitement par TEVA-EMTRICITABINE/TENOFOVIR. Les comprimés d’emtricitabine et de fumarate de ténofovir disoproxil ne sont pas homologués pour le traitement de l’infection chronique par le VHB et l’innocuité et l’efficacité de ces comprimés n’ont pas été établies chez les patients infectés par le VHB. Des exacerbations aiguës de l’hépatite B ont été observées chez les patients qui sont co-infectés par le VHB et le VIH à la suite de l’arrêt d’un traitement par les comprimés d’emtricitabine et de fumarate de ténofovir disoproxil. Chez certains patients infectés par la VHB et traités par EMTRIVA (emtricitabine), l’exacerbation de l’hépatite B était associée à une décompensation hépatique et une insuffisance hépatique. La fonction hépatique des patients co-infectés par le VIH et le VHB doit faire l’objet d’un suivi clinique et biochimique étroit pendant au moins plusieurs mois suivant l’arrêt du traitement par TEVA-
EMTRICITABINE/TENOFOVIR. Le cas échéant, il pourrait avoir lieu d’instaurer un traitement antihépatite B. Chez les patients souffrant d'une maladie du foie avancée ou d'une cirrhose, l’exacerbation post-traitement de l’hépatite peut mener à la décompensation hépatique. Par conséquent, chez ces patients, l’arrêt du traitement sans instaurer un autre traitement antihépatite B n’est pas recommandé.
Pancréatite
Des cas de pancréatite ayant été observés lors de traitements combinés comprenant du fumarate de ténofovir disoproxil, il faut se montrer prudent lors de l’administration d’analogues nucléosidiques (y compris TEVA-EMTRICITABINE/TENOFOVIR) chez des patients qui présentent des antécédents de pancréatite ou des facteurs de risque de pancréatite. En cas de pancréatite présumée, il faut interrompre l’administration du traitement.
Système immunitaire
Syndrome inflammatoire de reconstitution immunitaire
Un syndrome inflammatoire de reconstitution immunitaire a été signalé chez des patients infectés par le VIH-1 recevant un traitement antirétroviral d’association, incluant les composantes d’emtricitabine et de fumarate de ténofovir disoproxil. Durant la phase initiale du traitement antirétroviral d’association, une réaction inflammatoire à des infections opportunistes indolores ou résiduelles (p. ex. infections par le complexe Mycobacterium avium, infections à cytomégalovirus, pneumonies à Pneumocystis jiroveci [PCP] et tuberculose) peut survenir chez certains patients qui répondent au traitement antirétroviral. Le cas échant, cette réaction peut commander une évaluation plus approfondie et un traitement.
Certains troubles auto-immuns (tels que la maladie de Graves, la polymyosite et le syndrome de Guillain-Barré) ont également été signalés en relation avec la reconstitution immunitaire, mais le délai d’apparition rapporté est plus variable et ces événements peuvent survenir plusieurs mois après le début du traitement.
Musculosquelettique
Effets sur les os
Densité minérale osseuse
Dans le cadre d'essais cliniques de 144 semaines portant sur des adultes infectés par le VIH-1 n’ayant jamais suivi de traitement, une diminution de la densité minérale osseuse (DMO) de la colonne lombaire et de la hanche par rapport aux valeurs de départ a été observée dans les deux groupes de traitement, à savoir fumarate de ténofovir disoproxil et stavudine. Une diminution de la densité minérale osseuse de la colonne lombaire significativement plus élevée dans le groupe sous fumarate de ténofovir dixoproxil que dans le groupe sous stavudine a été observée. Des fractures d'importance clinique ont été observées dans les deux groupes de traitement. Des augmentations importantes des marqueurs biochimiques du métabolisme osseux (phosphatase alcaline sérique spécifique aux os, ostéocalcine sérique, télopeptide C sérique et télopeptide N urinaire) ont été constatées, ce qui semble indiquer une augmentation du renouvellement des cellules osseuses. À l’exception de la phosphatase alcaline spécifique aux os, ces changements ont eu pour résultat de maintenir les valeurs dans la plage normale des valeurs. Ces diminutions de la DMO et augmentations des marqueurs biochimiques du métabolisme osseux ont également été observées dans le cadre des essais portant sur la prophylaxie préexposition chez des personnes non infectées par le VIH-1. On ignore les effets de la variation de la DMO et des marqueurs biologiques associée au fumarate de ténofovir disoproxil sur la santé osseuse à long terme et le risque de fractures futures.
L'évaluation de la DMO doit être envisagée chez les patients qui ont des antécédents de fracture pathologique ou qui risquent d’être atteints d’ostéopénie. L’effet d’un apport complémentaire en calcium et en vitamine D n’a pas été étudié, mais un tel apport peut être bénéfique. Une présomption d’anomalie osseuse doit donner lieu à des examens appropriés.
Défauts de minéralisation
Des cas d'ostéomalacie hypophosphatémique associée à une tubulopathie rénale proximale, se manifestant par des douleurs aux os ou aux extrémités et pouvant contribuer à des fractures, ont été signalés en association avec l'utilisation du fumarate de ténofovir disoproxil (voir EFFETS INDÉSIRABLES, Pharmacovigilance, effets indésirables des médicaments). Des arthralgies et des douleurs ou faiblesses musculaires ont également été signalées en cas de tubulopathie rénale proximale. L'hypophosphatémie et l'ostéomalacie associées à une tubulopathie rénale proximale doivent être envisagées chez les patients exposés à un risque de dysfonctionnement rénal qui présentent des symptômes osseux ou musculaires persistants ou en voie d'aggravation durant la prise de produits contenant du fumarate de ténofovir disoproxil. Le phosphore sérique doit être surveillé chez ces patients.
Fonction rénale
Néphrotoxicité
L’emtricitabine et le ténofovir sont principalement éliminés par voie rénale. Des cas de néphropathie, y compris des cas d’insuffisance rénale aiguë et de syndrome de Fanconi (lésion tubulaire rénale avec hypophosphatémie grave), ont été associés à l’emploi clinique du fumarate de ténofovir disoproxil. La majorité de ces cas sont survenus chez des patients qui présentaient une maladie polysystémique ou rénale sous-jacente ou chez des patients qui prenaient des agents néphrotoxiques ; toutefois, certains cas sont survenus chez des patients qui ne présentaient aucun facteur de risque connu. Les cas de douleur osseuse persistante ou en voie d'aggravation, de douleur aux extrémités, de fractures et de douleur ou faiblesse musculaire peuvent indiquer une tubulopathie rénale proximale et requièrent une évaluation de la fonction rénale chez les patients à risque. On recommande de calculer la clairance de la créatinine chez tous les patients avant d’amorcer le traitement par TEVA-EMTRICITABINE/TENOFOVIR et de la réévaluer de nouveau lorsque les signes cliniques le justifient. Chez les patients présentant un risque de dysfonctionnement rénal, notamment les patients ayant déjà connu des effets indésirables rénaux durant un traitement par HEPSERA (adéfovir dipivoxil), il est recommandé de calculer la clairance de la créatinine estimée, le phosphore sérique, la glycosurie et la protéinosurie préalablement à l'instauration du traitement par TEVA-EMTRICITABINE/TENOFOVIR, ainsi que régulièrement durant le traitement par TEVA-EMTRICITABINE/TENOFOVIR (voir EFFETS INDÉSIRABLES – Effets indésirables observés après la commercialisation du médicament et INTERACTIONS MÉDICAMENTEUSES).
Si le phosphore sérique est inférieur à 1,5 mg/dL (0,48 mmol/L) ou si la clairance de la créatinine descend en dessous de 50 mL/min chez un patient sous TEVA-EMTRICITABINE/TENOFOVIR, la fonction rénale doit faire l'objet d'un nouvel examen dans un délai d'une semaine, consistant notamment à mesurer la concentration de glucose dans le sang et l'urine et la concentration de potassium dans le sang. L'interruption du traitement par TEVA-EMTRICITABINE/TENOFOVIR doit également être envisagée chez les patients dont la clairance de la créatinine est inférieure à 50 mL/min ou dont le phosphore sérique descend en
dessous de 1,0 mg/dL (0,32 mmol/L). L'interruption du traitement par TEVA-EMTRICITABINE/TENOFOVIR doit être envisagée en cas de déclin progressif de la fonction rénale lorsqu'aucune autre cause n'a été identifiée (voir EFFETS INDÉSIRABLES).
La prise de TEVA-EMTRICITABINE/TENOFOVIR doit être évitée avec l'utilisation concomitante ou récente d'un agent néphrotoxique [p. ex. cidofovir, acyclovir, valacyclovir, ganciclovir, valganciclovir, aminoglycosides, la prise multiple ou à forte dose d'anti-inflammatoires non stéroïdiens (AINS)]. Des cas d'insuffisance rénale aiguë après instauration d'un traitement multiple ou à forte dose par AINS ont été signalés chez des patients infectés par le VIH-1 et présentant des facteurs de risque de dysfonctionnement rénal, qui semblaient stables sous ténofovir DF. Certains patients ont dû être hospitalisés et subir un traitement de suppléance rénale. Si besoin, il convient d'envisager d'autres traitements en remplacement des AINS chez les patients présentant un risque de dysfonctionnement rénal (voir INTERACTIONS MÉDICAMENTEUSES).
Insuffisance rénale
Traitement de l’infection par le VIH-1
Il est recommandé d’adapter l’intervalle entre les administrations de TEVA-EMTRICITABINE/TENOFOVIR et de surveiller étroitement la fonction rénale chez tous les patients qui présentent une clairance de la créatinine de 30 à 49 mL/min. On ne dispose d’aucune donnée d’innocuité et d’efficacité sur les patients ayant un dysfonctionnement rénal qui ont reçu les comprimés emtricitabine/fumarate de ténofovir disoproxil conformément à ces directives. Par conséquent, les bienfaits potentiels des comprimés emtricitabine/fumarate de ténofovir disoproxil doivent être évalués en fonction du risque potentiel de toxicité rénale. TEVA-EMTRICITABINE/TENOFOVIR ne doit pas être administré aux patients qui présentent une clairance de la créatinine inférieure à 30 mL/min ou qui nécessitent des traitements d’hémodialyse (voir POSOLOGIE ET ADMINISTRATION).
Prophylaxie préexposition de l'infection par le VIH-1
TEVA-EMTRICITABINE/TENOFOVIR ne doit pas être utilisé en prophylaxie préexposition chez les personnes non infectées par le VIH-1 dont la clairance de la créatinine est inférieure à 60 mL/min.
Si une diminution de la clairance de la créatinine est observée chez les personnes non infectées lors de la prise de comprimés d’emtricitabine et de fumarate de ténofovir disoproxil en prophylaxie préexposition, il faut évaluer les causes possibles et reconsidérer les risques et les avantages potentiels d’une utilisation ininterrompue (voir POSOLOGIE ET ADMINISTRATION).
Populations et cas particuliers
Femmes enceintes
Registre des grossesses sous antirétroviraux : Un registre des grossesses sous antirétroviraux a été ouvert afin d’assurer le suivi des effets sur le fœtus chez les femmes enceintes qui reçoivent à
un traitement antirétroviral, y compris TEVA-EMTRICITABINE/TENOFOVIR. Nous encourageons les fournisseurs de soins de santé à enregistrer les patientes en appelant le 1 (800) 258-4263.
L’association emtricitabine/fumarate de ténofovir disoproxil en comprimés a été étudiée chez un nombre limité de femmes durant la grossesse et le postpartum. Selon les données disponibles recueillies au moyen d'études sur les humains et sur les animaux, les comprimés d’emtricitabine et de fumarate de ténofovir disoproxil n'augmentent pas le risque général de malformation congénitale grave par rapport au pourcentage habituel. Cependant, aucune étude comparative adéquate et bien contrôlée n’a été menée chez des femmes enceintes. Comme les études sur la reproduction chez les animaux ne permettent pas toujours de prévoir la réaction humaine, il est recommandé que les femmes enceintes ne prennent TEVA-EMTRICITABINE/TENOFOVIR que si les bienfaits potentiels sont supérieurs aux risques potentiels pour le fœtus. Si une personne non infectée tombe enceinte durant son traitement par TEVA-
EMTRICITABINE/TENOFOVIR en prophylaxie préexposition, il faudra étudier attentivement la situation pour savoir si l'utilisation de TEVA-EMTRICITABINE/TENOFOVIR doit être poursuivie, en tenant compte du risque potentiellement accru d'infection par le VIH-1 durant la grossesse.
En juillet 2015, l'APR a reçu des rapports prospectifs d'expositions à des régimes posologiques contenant de l'emtricitabine et du ténofovir : respectivement, 1984 et 2608 au cours du premier trimestre ; 949 et 1258 au cours du deuxième/troisième trimestre. Pour les expositions durant le premier trimestre, des malformations congénitales ont été observées dans 47 des 1984 cas de naissance vivante (2,4 %) pour les régimes posologiques contenant de l'emtricitabine et dans 60 des 2608 cas de naissance vivante (2,3 %) pour les régimes posologiques contenant du ténofovir. Pour les expositions durant le deuxième/troisième trimestre, des déficiences congénitales ont été observées dans 20 des 949 cas de naissance vivante (2,1 %) pour les régimes posologiques contenant de l'emtricitabine et dans 26 des 1258 (2,1 %) cas de naissance vivante pour les régimes posologiques contenant du ténofovir. Chez les femmes enceintes de la population de référence des États-Unis, le pourcentage habituel de déficiences congénitales est de 2,7 %. De manière générale, aucune association n'a été établie entre la prise d'emtricitabine ou de ténofovir et les malformations congénitales observées dans l'APR.
Emtricitabine : Aucune augmentation de la fréquence d’anomalies et de malformations fœtales n’a été constatée lors d’études sur la toxicité embryo-fœtale de l’emtricitabine dans lesquelles des souris et des lapins ont reçu une quantité entraînant une exposition (ASC) environ 60 fois et 120 fois plus élevée, respectivement, que celle à laquelle donne lieu l’administration de la dose quotidienne recommandée chez l’homme.
Fumarate de ténofovir disoproxil : Aucun signe d’altération de la fécondité ou de lésions fœtales attribuables au ténofovir n’a été observé lors d’études sur la reproduction dans lesquelles des rats et des lapins ont reçu des doses respectivement 14 et 19 fois plus élevées, d’après la surface corporelle, que celle utilisée chez l’homme. Lors d’une étude sur la toxicité périnatale et postnatale menée chez le rat, l’administration de doses toxiques pour la mère, à savoir 450 mg/kg et 600 mg/kg (environ 14 et 19 fois plus élevées, d’après la surface corporelle, que la dose utilisée chez l’homme), a entraîné une réduction du poids des petits, une diminution de la survie et un retard de la maturation sexuelle.
Femmes qui allaitent
Afin d’éviter la transmission postnatale de la maladie, les femmes infectées par le VIH ne doivent pas allaiter leur nourrisson afin d’éviter la transmission post-natale de la maladie à l’enfant.
Chez l’être humain, des échantillons de lait maternel provenant de cinq femmes infectées par le VIH-1 ont montré que de petites quantités de ténofovir sont excrétées dans le lait maternel (les concentrations néonatales estimées sont de 128 à 266 fois inférieures à la CI50 du ténofovir). On ignore quels sont les risques associés au ténofovir (y compris le risque de résistance virale au ténofovir) chez les enfants nourris au sein dont la mère reçoit du fumarate de ténofovir disoproxil. Des échantillons de lait maternel provenant de cinq femmes infectées par le VIH-1 ont montré que l’emtricitabine se retrouve dans le lait maternel et que les concentrations néonatales estimées sont de trois à douze fois supérieures à la CI50 de l’emtricitabine, mais de trois à douze fois inférieures à la Cmin produites par l’administration orale de l’emtricitabine. Une résistance virale à l’emtricitabine pourrait donc apparaître chez les nourrissons de mères qui reçoivent de l’emtricitabine s’ils sont alimentés au sein. Les autres risques associés à l’emtricitabine chez de tels nourrissons ne sont pas connus.
Des échantillons de lait maternel obtenus de 5 femmes infectées par le VIH-1 montrent que l’emtricitabine est excrétée dans le lait maternel à des concentrations néonatales estimées de 3 à 12 fois supérieures à la CI50 de l’emtricitabine, mais de 3 à 12 fois inférieures à la Cmin atteinte en cas d’administration par voie orale de l’emtricitabine. Les nourrissons allaités par des mères traitées à l’emtricitabine risquent de développer une résistance virale à l’emtricitabine. Les autres risques associés à l’emtricitabine chez ces mêmes nourrissons ne sont pas connus.
Étant donné le risque de transmission du VIH et d’événements indésirables médicamenteux graves chez les nourrissons, il convient d’informer les mères qu’elles ne doivent pas allaiter leurs nourrissons pendant le traitement par TEVA-EMTRICITABINE/TENOFOVIR, qu’elles prennent ce produit en traitement ou pour réduire le risque d’être infectées par le VIH-1.
Enfants (< 18 ans)
L’innocuité et l’efficacité de ce médicament n’ont pas été établies chez les enfants.
Personnes âgées (> 65 ans)
Le nombre de sujets de plus de 65 ans ayant participé aux études cliniques sur l’emtricitabine ou le fumarate de ténofovir disoproxil n’était pas suffisamment élevé pour que l’on puisse affirmer si ces derniers réagissent au médicament de manière différente des plus jeunes. En général, compte tenu du fait que les cas de diminution de la fonction hépatique, rénale ou cardiaque, de comorbidité et de polychimiothérapie sont plus fréquents chez les personnes âgées, on doit se montrer prudent dans le choix de la dose chez ces patients.
Prophylaxie préexposition pour réduire le risque d’infection par le VIH-1
Stratégie préventive globale contre l’infection par le VIH-1
Utiliser TEVA-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition uniquement dans le cadre d’une stratégie préventive globale qui inclut d’autres mesures de prévention, telles que des pratiques sexuelles plus sûres, car TEVA-EMTRICITABINE/TENOFOVIR n’est pas toujours efficace pour empêcher l’infection par le VIH-1 (voir ESSAIS CLINIQUES).
- Conseiller les personnes non infectées sur les pratiques sexuelles plus sûres telles que l’utilisation systématique et appropriée de condoms, la connaissance de leur statut sérologique pour le VIH-1 ainsi que celui de leur(s) partenaire(s) et de procéder à des tests réguliers pour déceler la présence d’autres infections transmises sexuellement qui peuvent favoriser la transmission du VIH-1 (telles que la syphilis et la gonorrhée).
- Informer les personnes non infectées sur les efforts à effectuer afin de réduire les comportements sexuels à risque et les soutenir.
Risque de résistance
Utiliser TEVA-EMTRICITABINE/TENOFOVIR afin de réduire le risque d’infection par le VIH-1 uniquement chez les personnes confirmées séronégatives au VIH avant l’instauration d’une prophylaxie préexposition et reconfirmées comme telles de façon régulière lors de la prophylaxie préexposition. Des substitutions conférant une résistance au VIH-1 peuvent émerger chez les personnes dont l’infection par le VIH-1 n’est pas détectée et qui prennent uniquement TEVA-EMTRICITABINE/TENOFOVIR, car ce produit seul ne constitue pas un schéma thérapeutique complet pour le traitement du VIH-1. Par conséquent, il convient de veiller à minimiser l’exposition au médicament chez les personnes infectées par le VIH (voir VIROLOGIE : Résistance).
- De nombreux tests de dépistage du VIH-1, tels que des tests rapides, détectent la présence d’anticorps anti-VIH mais risquent de ne pas identifier le VIH-1 lors de la phase aiguë de l’infection. Avant de commencer à prendre TEVA-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition, il faut examiner les personnes séronégatives afin de rechercher des signes ou symptômes actuels ou récents qui caractérisent les infections virales aiguës (p. ex. fièvre, fatigue, myalgie, éruption cutanée, etc.) et se renseigner sur les expositions éventuelles (p. ex. rapport sexuel non protégé ou rupture du condom lors d’un rapport avec un partenaire infecté par le VIH-1) qui peuvent avoir eu lieu au cours du dernier mois.
- En cas de symptômes cliniques caractéristiques d’une infection virale aiguë et d’une exposition récente (< 1 mois) soupçonnée, il faut retarder la prophylaxie préexposition d’au moins un mois et reconfirmer le statut négatif au VIH-1 ou utiliser un test homologué par Santé Canada pour faciliter le diagnostic de l’infection par le VIH-1, notamment l’infection aiguë ou primaire par le VIH-1.
- Lors de l’utilisation de TEVA-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition, les tests de dépistage du VIH-1 doivent être répétés au moins tous les 3 mois. Si des symptômes caractéristiques d’une infection aiguë par le VIH-1 se développent à la suite d’une exposition éventuelle, la prophylaxie préexposition doit être interrompue jusqu’à ce que le statut infectieux négatif soit confirmé à l’aide d’un test homologué par Santé Canada pour faciliter le diagnostic de l’infection par le VIH-1, notamment l’infection aiguë ou primaire par le VIH-1.
Conseiller aux personnes non infectées de suivre strictement le schéma posologique recommandé pour TEVA-EMTRICITABINE/TENOFOVIR. L’efficacité des comprimés d’emtricitabine et de fumarate de ténofovir disoproxil pour réduire le risque d’infection par le VIH-1 s’avère fortement corrélée avec cette observance comme l’ont démontré les taux de médicaments mesurables lors d’essais cliniques (voir ESSAIS CLINIQUES).
Pour plus d’information sur l’utilisation de TEVA-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition, connectez-vous à https://www.tevacanada.com/fr/nos-produits/page-du-produit/emtricitabinetenofovir_02399059.
EFFETS INDÉSIRABLES
Effets indésirables du médicament observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables d’un médicament sont utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs.
Effets indésirables signalés lors d’essais cliniques chez les sujets infectés par le VIH-1
Comprimés d’emtricitabine/fumarate de ténofovir disoproxil : Dans le cadre d’études cliniques en cours, 447 patients infectés par le VIH-1 ont reçu un traitement combiné composé d’emtricitabine ou de fumarate de ténofovir disoproxil en association avec un inhibiteur non nucléosidique de la transcriptase inverse ou un inhibiteur de protéase pendant 48 semaines.
Étude 934 – Effets indésirables survenus au cours du traitement : L’évaluation des effets indésirables est basée sur les données de l’étude 934 au cours de laquelle 511 patients n’ayant jamais suivi de traitement antirétroviral ont reçu l’un ou l’autre des deux schémas thérapeutiques suivants : emtricitabine + fumarate de ténofovir disoproxil administré en association avec de l’éfavirenz (N = 257) ou lamivudine/zidovudine administré en association avec de l’éfavirenz (N = 254). En règle générale, les effets indésirables observés dans cette étude cadraient avec ceux ayant été observés dans d’autres études, menées chez des patients ayant ou non déjà reçu traitement antirétroviral (Tableau I).
Tableau I — Sélection d’effets indésirables survenus au cours du traitement (stades 2 et 4)
signalés chez ≥ 3 % des patients de tous les groupes de traitement de l’étude 934 (0 – 48 semaines)
| EMTRICITABINE + FUMARATE DE TÉNOFOVIR DISOPROXIL + EFV | AZT/3TC + EFV | |
| N = 257 | N = 254 | |
| Troubles sanguins et lymphatiques | ||
| Anémie | < 1 % | 5 % |
| Troubles gastro-intestinaux | ||
| Diarrhée | 7 % | 4 % |
| Nausées | 8 % | 6 % |
| Vomissements | 1 % | 4 % |
| Troubles généraux et problèmes au point d’administration | ||
| Fatigue | 7 % | 6 % |
| Infections et infestations | ||
| Sinusite | 4 % | 2 % |
Infections des voies respiratoires supérieures | 3 % | 3 % |
| Rhinopharyngite | 3 % | 1 % |
| Troubles du système nerveux | ||
| Somnolence | 3 % | 2 % |
| Céphalées | 5 % | 4 % |
| Étourdissements | 8 % | 7 % |
| Troubles psychiatriques | ||
| Dépression | 4 % | 7 % |
| Insomnie | 4 % | 5 % |
| Rêves étranges | 4 % | 3 % |
| Troubles de la peau et des tissus sous-cutanés | ||
| Éruptions cutanées | 5 % | 4 % |
Les effets indésirables signalés par les patients ayant reçu le traitement pendant 144 semaines au cours de l’étude 934 étaient de nature et de gravité semblables à ceux signalés au cours des 48 premières semaines du traitement.
Au cours des 48 semaines, 7 patients du groupe sous emtricitabine + fumarate de ténofovir disoproxil et 5 patients du groupe sous lamivudine/zidovudine ont subi un nouvel événement répertorié dans la classe C des CDC américains (Centres pour la prévention et le contrôle des maladies) (10 et 6 patients, respectivement, au cours des 144 semaines). L’innocuité rénale, évaluée d’après les anomalies biochimiques, était semblable dans les deux groupes et aucun patient n’a interrompu son traitement en raison d’effets indésirables rénaux. Aux semaines 48 et 144, la masse adipeuse totale des membres (mesurée par absorptiométrie biphotonique à rayons X) était significativement moins élevée dans un sous-groupe de patients sous lamivudine/zidovudine que dans le sous-groupe sous ténofovir/emtricitabine (Voir le tableau II).
Tableau II — Étude 934 – Masse adipeuse totale des membres aux semaines 48 et 144 (absorptiométrie biphotonique à rayons X)
EMTRICITABINE + FUMARATE DE TÉNOFOVIR DISOPROXIL + EFV | AZT/3TC +EFV | |
| Semaine 481 | N = 51 | N = 49 |
Masse adipeuse totale des membres (kg) (moyenne ± ÉT) | 8,9 ± 5,4 | 6,9 ± 3,9 |
| Semaine 1442 | N = 145 | N = 124 |
Masse adipeuse totale des membres (kg) (moyenne ± ÉT) | 9,2 ± 5,4 | 6,5 ± 4,3 |
- 1. p = 0,03 pour la comparaison entre les groupes
- 2. p < 0,001 pour la comparaison entre les groupes
Anomalies biochimiques : Les anomalies biochimiques observées dans cette étude cadraient généralement avec celles observées dans les autres études (Tableau III).
Tableau III — Anomalies biochimiques de stades 3 et 4 signalées chez ≥ 1 % des patients dans tous les groupes de traitement lors de l’étude 934 (0 – 48 semaines)
EMTRICITABINE + FUMARATE DE TÉNOFOVIR DISOPROXIL +EFV N = 257 | AZT/3TC + EFV N = 254 | |
| Toute anomalie biochimique de stade ≥ 3 | 25 % | 22 % |
| Cholestérol à jeun (> 240 mg/dL) | 15 % | 17 % |
| Créatine-kinase (H : > 990 U/L) (F : > 845 U/L) | 7 % | 6 % |
| Amylase sérique (> 175U/L) | 7 % | 3 % |
| Phosphatase alcaline (> 550 U/L) | 1 % | 0 % |
AST (H : > 180 U/L) (F : > 170 U/L) | 3 % | 2 % |
ALT (H : > 215 U/L) (F : > 170 U/L) | 2 % | 2 % |
| Hémoglobine (< 8,0 mg/dL) | 0 % | 3 % |
| Hyperglycémie (> 250 mg/dL) | 1 % | 1 % |
| Hématurie (>75 GR/HPF) | 2 % | 2 % |
| Neutrophiles (> 750/mm3) | 3 % | 4 % |
| Triglycérides à jeun (> 750 mg/dL) | 4 % | 2 % |
Les anomalies biochimiques observées chez les patients ayant reçu le traitement pendant 144 semaines ou moins au cours de l’étude 934 cadraient avec celles observées pendant les 48 premières semaines du traitement.
En plus des événements indésirables décrits ci-dessus pour l’étude 934, d’autres effets indésirables ont été observés chez au moins 3 à 5 % des patients recevant de l’emtricitabine ou du fumarate de ténofovir disoproxil en association avec d’autres agents antirétroviraux lors
d’essais cliniques, notamment les suivants : anorexie, anxiété, arthralgie, asthénie, accentuation de la toux, troubles dépressifs, dyspepsie, fièvre, flatulence, myalgie, douleur, douleur abdominale, dorsalgie, thoracalgie, paresthésie, neuropathie périphérique (incluant la névrite et la neuropathie périphériques), pneumonie, rhinite et éruptions cutanées (incluant éruptions cutanées, prurit, éruption maculopapuleuse, urticaire, éruption vésicobulleuse, éruption pustuleuse et réaction allergique), transpiration et perte de poids.
Les variations de la couleur de la peau ont été signalées plus souvent chez les patients sous emtricitabine. Ces changements, qui se manifestent principalement par une hyperpigmentation des paumes ou de la plante des pieds, sont généralement légers, asymptomatiques et peu importants sur le plan clinique. Le mécanisme est inconnu.
En plus des anomalies biochimiques de stade 3 ou 4 décrites ci-dessus pour l’étude 934, une hausse des taux de bilirubine (> 2,5 × LSN), d’amylase pancréatique (> 2,0 × LSN), de glucose sérique (< 40 ou > 250 mg/dL), de lipase sérique (> 2,0 × LSN) et de glucose urinaire (≥ 3+) a été observée chez jusqu’à 3 % des patients sous emtricitabine ou fumarate de ténofovir disoproxil en association avec d’autres agents antirétroviraux lors d’essais cliniques.
Pour obtenir de plus amples renseignements, veuillez consulter les monographies de EMTRIVAMD (emtricitabine) et de VIREADMD (fumarate de ténofovir disoproxil).
Par rapport aux valeurs initiales, une diminution de la densité minérale osseuse (DMO) de la colonne lombaire et de la hanche a été observée dans les deux groupes de l’étude 903, d’une durée de 144 semaines. À la semaine 144, le pourcentage moyen de diminution de la DMO de la colonne lombaire observé chez les patients sous fumarate de ténofovir disoproxil était significativement plus élevé que celui observé chez les patients sous stavudine (Tableau IV). Dans les deux groupes, la plupart des changements de la DMO se sont produits au cours des 24 à 48 premières semaines de l’étude, et cette réduction s’est maintenue jusqu’à la semaine 144. Une diminution d’au moins 5 % de la DMO de la colonne lombaire ou de 7 % de la DMO de la hanche a été observée chez 28 % des patients sous fumarate de ténofovir disoproxil, proportion qui ne s’est élevée qu’à 21 % chez les patients sous stavudine. Des fractures cliniquement pertinentes (excluant les fractures aux doigts ou aux orteils) ont été signalées chez 4 patients du groupe sous fumarate de ténofovir disoproxil et chez 6 patients du groupe sous stavudine. De plus, une augmentation importante des marqueurs biochimiques du métabolisme osseux (phosphatase alcaline sérique spécifique des os, ostéocalcine sérique, télopeptide C sérique et télopeptide N urinaire) a été observée dans le groupe sous fumarate de ténofovir disoproxil par rapport au groupe sous stavudine, ce qui semble indiquer une augmentation du renouvellement osseux. Les taux sériques de PTH et de 1,25-dihydroxyvitamine D étaient également plus élevés dans le groupe sous fumarate de ténofovir disoproxil. Sauf en ce qui a trait à la phosphatase alcaline sérique spécifique des os, les variations se sont maintenues à l’intérieur de la plage de valeurs de référence. On ignore quels effets à long terme peuvent avoir sur la santé osseuse et le risque de futures fractures les changements de la DMO et des marqueurs biochimiques liés au fumarate de ténofovir disoproxil.
Tableau IV — Variations de la densité minérale osseuse observées dans l’étude 903
| Variation moyenne de la DMO (% ± ÉT) jusqu’à la semaine 144 | ||
| FUMARATE DE TÉNOFOVIR DISOPROXIL + 3TC+ EFV | d4T + 3TC +EFV | |
| Colonne lombaire |
|
|
| Hanche |
|
|
Effets indésirables signalés lors d’essais cliniques chez les sujets adultes non infectés par le VIH-1 (prophylaxie préexposition)
Aucun nouvel effet indésirable lié aux comprimés emtricitabine/fumarate de ténofovir disoproxil n’a été identifié à partir de deux essais cliniques à répartition aléatoire contrôlés par placebo (iPrEx, Partners PrEP) au cours desquels 2830 adultes non infectés par le VIH-1 ont reçu l’association emtricitabine/fumarate de ténofovir disoproxil une fois par jour dans le cadre de la prophylaxie préexposition. Les sujets ont été suivis pendant une durée médiane de 71 semaines et 87 semaines, respectivement. Au cours de ces essais, des personnes séronégatives dont l’âge était compris entre 18 et 67 ans ont été admises. Seuls des hommes et des femmes transgenres latinos/hispaniques (72 %), blancs (18 %), noirs (9 %) et asiatiques (5 %) ont pris part à l’essai iPrEx. L’essai Partners PrEP a regroupé à la fois des hommes (de 61 à 64 % dans tous les groupes de traitement) et des femmes au Kenya et en Ouganda. Le tableau IV présente la liste de tous les événements indésirables survenus chez au moins 2 % des sujets, quel que soit le groupe de traitement, lors des essais iPrEx et Partners PrEP.
Tableau V — Événements indésirables (tous grades confondus) survenus chez au moins 2 % des personnes non infectées, quel que soit le groupe de traitement lors des essais iPrEx et Partners PrEP
| Essai iPrEx | Essai Partners PrEP | |||
| FTC/TDF N = 1251 | Placebo N = 1248 | FTC/TDF N = 1579 | Placebo N = 1584 | |
| Troubles gastro-intestinaux | ||||
| Diarrhée | 7 % | 8 % | 2 % | 3 % |
| Douleur abdominale | 4 % | 2 % | -a | - |
| Infections et infestations | ||||
| Pharyngite | 13 % | 16 % | - | - |
| Urétrite | 5 % | 7 % | - | - |
| Infection des voies urinaires | 2 % | 2 % | 5 % | 7 % |
| Syphilis | 6 % | 5 % | - | - |
| Syphilis secondaire | 6 % | 4 % | - | - |
| Verrues anogénitales | 2 % | 3 % | - | - |
| Troubles musculo-squelettiques et des tissus conjonctifs | ||||
| Douleur dorsale | 5 % | 5 % | - | - |
| Essai iPrEx | Essai Partners PrEP | |||
| FTC/TDF N = 1251 | Placebo N = 1248 | FTC/TDF N = 1579 | Placebo N = 1584 | |
| Troubles du système nerveux | ||||
| Céphalées (maux de tête) | 7 % | 6 % | - | - |
| Troubles psychiatriques | ||||
| Dépression | 6 % | 7 % | - | - |
| Anxiéte | 3 % | 3 % | - | - |
| Troubles mammaires et de l’appareil génital | ||||
| Ulcération génitale | 2 % | 2 % | 2 % | 2 % |
| Investigations | ||||
| Perte de poids | 3 % | 2 % | - | - |
a. Non signalé ou signalé chez moins de 2 % des sujets.
Anomalies biochimiques : Le tableau VI présente la liste des anomalies biochimiques observées au cours des deux essais PrEP. Six sujets des groupes traités au TDF de l’essai Partners PrEP ont interrompu leur participation à l’étude en raison d’une augmentation de la créatinine dans le sang alors qu’aucune interruption n’a été observée dans le groupe placebo. Un sujet de l’essai iPrEx du groupe recevant les comprimés d’emtricitabine et fumarate de ténofovir disoproxil a interrompu sa participation à l’étude en raison d’une augmentation de la créatinine dans le sang et un autre en raison d’un faible taux de phosphore.
Tableau VI — Anomalies biochimiques (grade de toxicité le plus élevé) signalées pour chacun des sujets lors des essais iPrEx et Partners PrEP
| Gradeb | Essai iPrEx | Essai Partners PrEP | |||
| FTC/TDF N = 1251 | Placebo N = 1248 | FTC/TDF N = 1579 | Placebo N = 1584 | ||
| Créatinine | 1 (1,1-1,3 × LSN) | 27 (2 %) | 21 (2 %) | 18 (1 %) | 12 (< 1 %) |
| 2-4 (> 1,4 × LSN) | 5 (< 1 %) | 3 (< 1 %) | 2 (< 1 %) | 1 (< 1 %) | |
| Phosphore | 1 (2,5 - < LIN mg/dL) | 81 (7 %) | 110 (9 %) | NSa | NSa |
| 2-4 (< 2,0 mg/dL) | 123 (10 %) | 101 (8 %) | 140 (9 %) | 136 (9 %) | |
| AST | 1 (1,25-< 2,5 × LSN) | 175 (14 %) | 175 (14 %) | 20 (1 %) | 25 (2 %) |
| 2-4 (> 2,6 × LSN) | 57 (5 %) | 61 (5 %) | 10 (< 1 %) | 4 (< 1 %) | |
| ALT | 1 (1,25-< 2,5 × LSN) | 178 (14 %) | 194 (16 %) | 21 (1 %) | 13 (< 1 %) |
| 2-4 (> 2,6 × LSN) | 84 (7 %) | 82 (7 %) | 4 (< 1 %) | 6 (< 1 %) | |
| Hémoglobine | 1 (8,5 – 10 mg/dL) | 49 (4 %) | 62 (5 %) | 56 (4 %) | 39 (2 %) |
| 2-4 (< 9,4 mg/dL) | 13 (1 %) | 19 (2 %) | 28 (2 %) | 39 (2 %) | |
| 1 (1000-1300/mm3) | 23 (2 %) | 25 (2 %) | 208 (13 %) | 163 (10 %) | |
| Neutrophiles | Gradeb | Essai iPrEx | Essai Partners PrEP | ||
| FTC/TDF N = 1251 | Placebo N = 1248 | FTC/TDF N = 1579 | Placebo N = 1584 | ||
| 2-4 (< 750/mm3) | 7 (< 1 %) | 7 (< 1 %) | 73 (5 %) | 56 (3 %) | |
a. Aucune anormalité de grade 1 liée au phosphore n’a été signalée pour l’essai Partners PrEP. b. La gradation s’effectue selon les critères DAIDS.
En plus des anormalités biochimiques décrites ci-dessus, une protéinurie de grade 1 (1+) est survenue chez 6 % des sujets recevant les comprimés emtricitabine/fumarate de ténofovir disoproxil au cours de l’essai iPrEx. Une protéinurie de grade 2-3 (2-4+) et une glycosurie (3+) sont survenues chez moins de 1 % des sujets traités avec les comprimés emtricitabine/fumarate de ténofovir disoproxil au cours des essais iPrEx et Partners PrEP.
Au cours des essais cliniques impliquant des personnes non infectées par le VIH-1, on a observé des cas de diminution de la DMO. Au cours de l’essai iPrEx, une sous-étude menée sur 503 sujets a permis de constater des variations moyennes par rapport aux valeurs de départ en matière de DMO, allant de -0,4 % à -1,0 % du total des hanches, des colonnes lombaires, des cols du fémur et des trochanters dans le groupe recevant les comprimés d’emtricitabine et de de ténofovir disoproxil par rapport au groupe placebo. Les valeurs se sont rapprochées des valeurs de départ après l’interruption du traitement. Treize pour cent des sujets recevant les comprimés d’emtricitabine et de fumarate de ténofovir disoproxil contre 6 % des sujets recevant un placebo ont perdu au moins 5 % de la DMO dans la colonne lombaire lors du traitement. Des fractures osseuses ont été signalées chez 1,7 % des sujets du groupe emtricitabine/fumarate de ténofovir disoproxil par rapport à 1,4 % des sujets du groupe placebo. Aucune corrélation entre la DMO et les fractures n’a été observée. L’essai Partners PrEP a permis de constater des taux de fracture similaires entre le groupe de traitement et le groupe placebo (0,8 % et 0,6 %, respectivement). Aucune évaluation de la DMO n’a été effectuée au cours de cet essai (voir ESSAIS CLINIQUES).
Effets indésirables observés après la commercialisation du médicament
Emtricitabine : Les effets indésirables suivants ont été signalés durant la période de pharmacovigilance, sans égard à la causalité. Étant donné cependant que ces événements sont signalés volontairement par une population de taille inconnue, il n’est pas possible d’en estimer la fréquence. Ces événements sont considérés comme des effets indésirables possibles en raison d’une combinaison de leur gravité, du nombre de cas signalés ou du rapport de cause à effet possible avec le traitement.
Troubles sanguins et lymphatiques : Thrombocytopénie
Troubles gastro-intestinaux :
Pancréatite
Troubles généraux et problèmes au point
d’administration :
Pyrexie
Troubles métaboliques et nutritionnels :
Acidose lactique
Fumarate de ténofovir disoproxil : Les effets indésirables suivants ont été identifiés lors de l’utilisation du fumarate de ténofovir disoproxil après que cet agent eut reçu son autorisation de mise en marché. Étant donné cependant que ces événements sont signalés volontairement par une population de taille inconnue, il n’est pas possible d’en estimer la fréquence. Ces événements sont considérés comme des effets indésirables possibles en raison de leur gravité, du nombre de cas signalés ou du rapport cause à effet possible avec le fumarate de ténofovir disoproxil.
Troubles du système immunitaire Réaction allergique (comprenant l’œdème de
Quincke)
Troubles métaboliques et nutritionnels
Acidose lactique, hypokaliémie,
hypophosphatémie
Troubles respiratoires, thoraciques et
médiastinaux
Dyspnée
Troubles gastro-intestinaux
Pancréatite, augmentation de l’amylase, douleurs abdominales
Troubles sanguins et lymphatiques
Thrombocytopénie
Troubles hépatobiliaires
Stéatose hépatique, hépatite, augmentation des enzymes hépatiques (AST, ALT et GGT le plus souvent)
Troubles de la peau et des tissus sous-cutanés
Éruptions cutanées
Troubles de l’appareil locomoteur et des tissus
conjonctifs
Rhabdomyolyse, ostéomalacie (se manifestant par des douleurs aux os et contribuant dans de rares cas aux fractures), faiblesse musculaire, myopathie
Troubles rénaux et urinaires
Insuffisance rénale aiguë, insuffisance rénale, nécrose tubulaire aiguë, syndrome de Fanconi, tubulopathie rénale proximale, néphrite interstitielle (y compris les cas aigus), diabète insipide néphrogénique, néphropathie, élévation de la créatinine, protéinurie, polyurie
Troubles généraux et troubles au point
d’administration
Asthénie
Les réactions indésirables suivantes, présentées par systèmes et appareils de l'organisme, peuvent parfois se produire des suites de la tubulopathie rénale proximale : rhabdomyolyse, ostéomalacie (se manifestant par des douleurs aux os et contribuant dans de rares cas aux fractures), hypokaliémie, faiblesse musculaire, myopathie, hypophosphatémie.
Trois cas d’insuffisance rénale aiguë dans lesquels on ne peut exclure la possibilité d’un lien
avec le fumarate de ténofovir disoproxil ont été signalés durant la période de pharmacovigilance chez des patients qui suivaient un traitement concomitant par AINS. Ces événements sont survenus principalement chez des patients présentant un cas complexe sur le plan médical et souffrant d’affections sous-jacentes qui compliquent l’interprétation.
Emtricitabine et fumarate de ténofovir disoproxil : Une réaction inflammatoire aux agents pathogènes infectieux (actifs ou inactifs) peut survenir chez les porteurs du VIH qui présentent une immunodéficience grave au début du traitement antirétroviral (voir MISES EN GARDE ET PRÉCAUTIONS).
Des signes cliniques et biochimiques d’exacerbation de l’hépatite se sont manifestés après l’arrêt du traitement chez des porteurs du VIH et infectés également par le VHB (voir MISES EN GARDE ET PRÉCAUTIONS).
INTERACTIONS MÉDICAMENTEUSES
Vue d’ensemble
Des études sur les interactions médicamenteuses ont été menés tantôt avec des comprimés d’emtricitabine et de fumarate de ténofovir disoproxil, tantôt avec de l’emtricitabine et du fumarate de ténofovir disoproxil en tant qu’agents individuels et/ou sous forme d’association.
L’administration d’emtricitabine et de fumarate de ténofovir disoproxil en concomitance plutôt que seuls n’a pas eu d’incidence sur la pharmacocinétique de l’emtricitabine et du ténofovir à l’état d’équilibre (voir Tableau IX et Tableau X).
Les résultats d’études pharmacocinétiques cliniques et d’essais in vitro sur les interactions médicament-médicament ont montré que le risque d’interactions médiées par le CYP450 entre l’emtricitabine et le ténofovir et d’autres médicaments est faible.
Interactions médicament-médicament
Interactions médicamenteuses établies et autres interactions médicamenteuses potentiellement importantes
Les interactions médicamenteuses décrites sont fondées sur des études qui ont été menées avec les comprimés d’entricitabine et de fumarate de ténofovir disoproxil administrés en monothérapie et/ou en association, ou sont des interactions médicamenteuses possibles pouvant survenir avec les comprimés d’entricitabine et de fumarate de ténofovir disoproxil.
Tableau VI — Interactions médicamenteuses établies et autres interactions médicamenteuses potentiellement importantesa
Classe du médicament coadministré : nom du médicament | Effet sur la concentrationb | Commentaire clinique |
| Agents antirétroviraux | ||
| Didanosine | ↑ didanosine | Des études pharmacocinétiques ont démontré que la coadministration de la didanosine et du ténofovir DF entraîne une élévation de 40-60 % de la Cmax et de l’ASC de la didanosine (voir Tableau VII). Le mécanisme de cette interaction est inconnu. Des augmentations des concentrations de didanosine pourraient potentialiser des événements indésirables associés à celle-ci, y compris la pancréatite, l’acidose lactique et la neuropathie. De plus, une suppression de la numération lymphocytaire CD4 a été observée chez les patients recevant du fumarate de ténofovir disoproxil en association avec de la didanosine à une dose de 400 mg par jour. On recommande d’utiliser une dose réduite de Videx ECMD (ddI-EC) lorsque coadministré avec TEVA-EMTRICITABINE/TENOFOVIR. Dans le cas d’une coadministration avec TEVA- EMTRICITABINE/TENOFOVIR, la monographie de produit du Videx ECMD recommande l’utilisation d’une dose réduite de ddIEC de 250 mg chez les adultes infectés par le HIV dont le poids est égal ou supérieur à 60 kg et dont la clairance de la créatinine est égale ou supérieure à 60 mL/min. Dans le cas des patients pesant moins de 60 kg dont la clairance de la créatinine est égale ou supérieure à 60 mL/min, la dose recommandée de ddI-EC est de 200 mg. On ne dispose d’aucune donnée sur l’ajustement de la dose chez les patients dont la clairance de la créatinine est inférieure à 60 mL/min ou pour la formulation de didanosine en comprimé tamponné (VidexMD). On doit user de prudence lors de la coadministration d’une dose réduite de didanosine en association avec du ténofovir et un INNTI chez les patients n’ayant jamais suivi de traitement qui présentent des charges virales élevées au départ, car un tel emploi a été associé à des signalements de taux élevé d’échec virologique et d’émergence de résistance à un stade précoce. Il faut surveiller étroitement la réponse clinique, ainsi que toute réaction indésirable associée à la didanosine chez tous les patients qui reçoivent du fumarate de ténofovir disoproxil et de la didanosine en concomitance. |
| Atazanavir/ritonavir Darunavir/ritonavir Lopinavir/ritonavir | ↑ ténofovir | Il a été démontré que l’atazanavir/ritonavir, le darunavir/ritonavir et le lopinavir/ritonavir augmentent les concentrations de ténofovir (voir Tableau XI). Le mécanisme de cette interaction est inconnu. Des concentrations plus élevées de ténofovir pourraient potentialiser des événements indésirables associés au ténofovir, y compris des troubles rénaux. Il convient de surveiller l’apparition d’effets indésirables associés à TEVA-EMTRICITABINE/TENOFOVIR chez les patients recevant de l’atazanavir/ritonavir, du daunavir/ritonavir ou du lopinavir/ritonavir et TEVA-EMTRICITABINE/TENOFOVIR. |
| Atazanavir | ↓ atazanavir | Le ténofovir diminue les concentrations d’atazanavir (voir Tableau XII). Bien que les données relatives à l’innocuité et à l’efficacité soient limitées, il est recommandé d’éviter d’administrer l’atazanavir, sans ritonavir, en association avec TEVA-EMTRICITABINE/TENOFOVIR. Le traitement recommandé est de 300 mg d’atazanavir avec 100 mg de ritonavir, lorsqu’il est utilisé en |
| association avec TEVA-EMTRICITABINE/TENOFOVIR (tous administrés en une dose quotidienne unique prise avec de la nourriture). | ||
| Agents antiviraux contre l’hépatite C | ||
| Lédipasvir/sofosbuvir Sofosbuvir/velpatasvir Sofosbuvir/velpatasvir/ voxilaprévir | ↑ ténofovir | Il a été démontré que la coadministration du fumarate de ténofovir disoproxil et d’HARVONI (lédipasvir/sofosbuvir), d’EPCLUSA (sofosbuvir/velpatasvir) ou de VOSEVI (sofosbuvir/velpatasvir/voxilaprévir) augmentait l’exposition au ténofovir (voir Tableau VIII). Il convient de surveiller l’apparition d’effets indésirables associés au fumarate de ténofovir disoproxil chez les patients recevant de façon concomitante un traitement contenant du fumarate de ténofovir disoproxil et HARVONI, EPCLUSA ou VOSEVI (voir MISES EN GARDE ET PRÉCAUTIONS, Interactions médicamenteuses). |
a Ce tableau n’inclut pas toutes les interactions possibles.
b ↑ = Augmentation, ↓ = Diminution
Médicaments affectant les fonctions rénales :
L’emtricitabine et le ténofovir sont excrétés principalement par voie rénale, à la fois par filtration glomérulaire et par sécrétion tubulaire active. Aucune interaction médicament-médicament causée par la compétition pour l’excrétion par voie rénale n’a été observée. Comme l’élimination de l’emtricitabine et du ténofovir s’effectue principalement par voie rénale, l’administration concomitante de TEVA-EMTRICITABINE/TENOFOVIR et de médicaments qui réduisent la fonction rénale ou qui lui disputent la sécrétion tubulaire active peut entraîner une augmentation des concentrations sériques de l’emtricitabine, du ténofovir et/ou d’autres médicaments éliminés par les reins. Les agents suivants constituent quelques exemples de médicaments faisant concurrence à d’autres agents pour la sécrétion tubulaire active : cidofovir, acyclovir, valacyclovir, ganciclovir, valganciclovir, les aminosides et les AINS multiples ou à forte dose.
TEVA-EMTRICITABINE/TENOFOVIR ne doit pas être administré avec HEPSERA (adéfovir dipivoxil) (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités).
Médicament sans aucune intéraction significative sur le plan clinique avec les comprimés emtricitabine/fumarate de ténofovir disoproxil
Aucune interaction médicamenteuse cliniquement significative n’a été observée entre l’emtricitabine et le famciclovir, l’indinavir, la zidovudine, la stavudine, le fumarate de ténofovir disoproxil, le sofosbuvir, et les associations lédipasvir/sofosbuvir, sofosbuvir/velpatasvir, et sofosbuvir/velpatasvir/voxilaprévir (voir les tableaux IX et X). De même, aucune interaction médicamenteuse cliniquement significative n’a été observée non plus entre le fumarate de ténofovir disoproxil et l’abacavir, l’éfavirenz, l’emtricitabine, l’entécavir, l’indinavir, la lamivudine, la méthadone, le nelfinavir, les contraceptifs oraux, la ribavirine ou l’association saquinavir/ritonavir, sofosbuvir et le tacrolimus lors d’études menées chez des volontaires en bonne santé (voir les tableaux XI et XII).
Évaluation des interactions médicamenteuses
Des études sur les interactions médicamenteuses ont été menés tantôt avec des comprimés d’emtricitabine et de fumarate de ténofovir disoproxil, tantôt avec de l’emtricitabine et du fumarate de ténofovir disoproxil en tant qu’agents individuels et/ou sous forme d’association.
Les effets de la didanosine en présence de ténofovir sont présentés dans le Tableau VIII.
Les effets des médicaments coadministrés sur l’exposition à l’emtricitabine sont présentés dans le tableau IX.
Les effets de l’emtricitabine sur l’exposition aux médicaments coadministrés sont présentés dans le tableau X.
Les effets des médicaments coadministrés sur l’exposition au fumarate de ténofovir disoproxil sont présentés dans le tableau XI.
Les effets du fumarate de ténofovir disoproxil sur l’exposition aux médicaments coadministrés sont présentés dans le tableau XII.
Tableau VIII — Interactions médicamenteuses : Paramètres pharmacocinétiques de la didanosine en présence de ténofovir
Posologie de la didanosine1 (mg) Mode d’administration2 | Mode d’administration du ténofovir2 | N | % de différence (IC à 90 %) par rapport à la didanosine 400 mg seule, à jeun3 | |
| Cmax | ASC | |||
| Comprimés tamponnés | ||||
| 400 qd4 × 7 jours | À jeun une heure après la didanosine | 14 | ↑ 27 (↑ 8 à ↑ 46) | ↑ 43 (↑ 30 à ↑ 57) |
| Capsule à enveloppe gastrorésistante | ||||
400 une fois, à jeun | Pendant un repas, 2 heures après la didanosine | 26 | ↑ 48 (↑ 25 à ↑ 76) | ↑ 48 (↑ 31 à ↑ 67) |
| 400 une fois, pendant un repas | En même temps que la didanosine | 26 | ↑ 64 (↑ 41 à ↑ 89) | ↑ 60 (↑ 44 à ↑ 79) |
250 une fois, à jeun | Pendant un repas, 2 heures après la didanosine | 28 | ↓ 10 (↓ 22 à ↑ 3) | 0 (↓ 11 à ↑ 12) |
250 une fois, à jeun | En même temps que la didanosine | 28 | ↓ 8 (↓ 19 à ↑ 5) | ↑ 14 (0 à ↑ 31) |
| 250 une fois, pendant un repas | En même temps que la didanosine | 28 | ↓ 29 (↓ 39 à ↓ 18) | ↓ 11 (↓ 23 à ↑ 2) |
- 1. Voir les PRÉCAUTIONS concernant l’emploi de la didanosine avec VIREADMD (fumarate de ténofovir disoproxil).
- 2. Administration avec un repas léger (environ 373 kcal, 20 % de lipides).
- 3. Augmentation = ↑ ; Diminution = ↓
- 4. Comprend quatre patients pesant moins de 60 kg qui ont reçu 250 mg de didanosine.
Tableau IX — Interactions médicamenteuses : Variations des paramètres pharmacocinétiques de l’emtricitabine en présence du médicament coadministré1
| Médicament coadministré | Dose du médicament coadministré (mg) | Dose d’emtricitabine (mg) | N | Pourcentage de variation des paramètres pharmacocinétiques de l’emtricitabine2 (IC90 %) | ||
| Cmax | ASC | Cmin | ||||
| Ténofovir DF | 300 qd × 7 jours | 200 qd × 7 jours | 17 | ↓ 4 (↓ 13 à ↑ 6) | ↑ 7 (0 à ↑ 4) | ↑ 20 (↑ 12 à ↑ 29) |
| Zidovudine | 300 bid × 7 jours | 200 qd × 7 jours | 27 | ↓ 3 (↓ 10 à ↑ 4) | ↓ 3 (↓ 7 à ↑ 1 | ↓ 4 (↓ 12 à ↑ 4) |
| Indinavir | 800 × 1 | 200 × 1 | 12 | ↓ 8 (↓ 18 à ↑ 4) | ↓ 1 (↓ 6 à ↑ 9) | NC |
| Famciclovir | 500 × 1 | 200 × 1 | 12 | ↓ 10 (↓ 20 à ↑ 1) | ↓ 8 (↓ 14 à ↑ 1) | NC |
| Stavudine | 40 × 1 | 200 × 1 | 6 | ↑ 4 (↓ 6 à ↑ 16) | ↑ 2 (↓ 6 à ↑ 11) | NC |
- 1. Toutes les études sur les interactions médicamenteuses ont été menées chez des volontaires en bonne santé.
- 2. ↑ = Augmentation ; ↓ = Diminution ; NC = non calculé
Tableau X — Interactions médicamenteuses : Variations des paramètres pharmacocinétiques du médicament coadministré en présence d’emtricitabine1
| Médicament coadministré | Dose du médicament coadministré (mg) | Dose d’emtricitabine (mg) | N | Pourcentage de variation des paramètres pharmacocinétiques du médicament coadministré2 (IC90 %) | ||
| Cmax | ASC | Cmin | ||||
| Ténofovir DF | 300 qd × 7 jours | 200 qd × 7 jours | 17 | ↑ 3 (↓ 5 à ↑ 11) | 0 (↓ 8 à ↑ 9) | ↑ 2 (↓ 8 à ↑ 13) |
| Zidovudine | 300 bid × 7 jours | 200 qd × 7 jours | 27 | ↑ 17 (0 à ↑ 38) | ↑ 13 (↑ 5 à ↑ 20) | ↓ 2 (↓ 11 à ↑ 9) |
| Indinavir | 800 × 1 | 200 × 1 | 12 | ↓ 2 (↓ 16 à ↑ 13) | ↑ 2 (↓ 11 à ↑ 17) | NC |
| Famciclovir | 500 × 1 | 200 × 1 | 12 | ↓ 7 (↓ 22 à ↑ 11) | ↓ 9 (↓ 17 à ↓ 1) | NC |
| Stavudine | 40 × 1 | 200 × 1 | 6 | ↑ 5 (↓ 5 à ↑ 16) | ↑ 9 (↓ 17 à↑ 44) | NC |
- 1. Toutes les études sur les interactions médicamenteuses ont été menées chez des volontaires en bonne santé.
- 2. ↑ = Augmentation ; ↓ = Diminution ; NC = non calculé
Tableau XI — Interactions médicamenteuses : Variations des paramètres pharmacocinétiques du ténofovir1 en présence du médicament coadministré
| Médicament coadministré | Dose du médicament coadministré (mg) | N | Pourcentage de variation des paramètres pharmacocinétiques du ténofovir2 (IC90 %) | ||
| Cmax | ASC | Cmin | |||
| Abacavir | 300, dose unique | 8 | ↓ 8 (↓ 24 à ↑ 12) | ↑ 4 (↓ 14 à ↑ 26) | NC |
| Atazanavir3 | 400 qd × 14 jours | 33 | ↑ 14 (↑ 8 à ↑ 20) | ↑ 24 (↑ 21 à ↑ 28) | ↑ 22 (↑ 15 à ↑ 30) |
| Atazanavir/Ritonavir3 | 300/100 qd | 12 | ↑ 34 (↑ 20 à ↑ 51) | ↑ 37 (↑ 30 à ↑ 45) | ↑ 29 (↑ 21 à ↑ 36) |
| Darunavir/Ritonavir4 | 300/100 bid | 12 | ↑ 24 (↑ 8 à ↑ 42) | ↑ 22 (↑ 10 à ↑ 35) | ↑ 37 (↑ 19 à ↑ 57) |
| Médicament coadministré | Dose du médicament coadministré (mg) | N | Pourcentage de variation des paramètres pharmacocinétiques du ténofovir2 (IC90 %) | ||
| Cmax | ASC | Cmin | |||
| Didanosine (entérosoluble) | 400, dose unique | 25 | ↓ 2 (↓ 7 à ↑ 4) | ↑ 2 (↓ 2 à ↑ 5) | NC |
| Didanosine (tamponnée) | 250 ou 400 qd × 7 jours | 14 | ↑ 1 (↓ 12 à ↑ 14) | ↓ 5 (↓ 14 à ↑ 4) | ↓ 22 (↓ 36 à ↑ 7) |
| Éfavirenz | 600 qd × 14 jours | 29 | ↑ 7 (↓ 4 à ↑ 17) | ↓ 2 (↓ 8 à ↑ 3) | ↑ 2 (↓ 9 à ↑ 12) |
| Emtricitabine | 200 qd × 7 jours | 17 | ↑ 3 (↓ 5 à ↑ 11) | 0 (↓ 8 à ↑ 9) | ↑ 2 (↓ 8 à ↑ 13) |
| Entécavir | 1 mg qd × 10 jours | 28 | ND | ND | ND |
| Indinavir | 800 tid × 7 jours | 13 | ↑ 14 (↓ 3 à ↑ 31) | ↑ 7 (↓ 5 à ↑ 19) | ↑ 8 (↓ 7 à ↑ 22) |
| Lamivudine | 150 bid × 7 jours | 15 | ↑ 2 (↓ 4 à ↑ 9) | ↓ 3 (↓ 15 à ↑ 10) | ↓ 8 (↓ 33 à ↑ 18) |
| Lédipasvir/Sofosbuvir6,7 | 90/400 qd × 10 jours | 24 | ↑ 47 (↑ 37 à ↑ 58) | ↑ 35 (↑ 29 à ↑ 42) | ↑ 47 (↑ 38 à ↑ 57) |
| Lédipasvir/Sofosbuvir6,8 | 23 | ↑ 64 (↑ 54 à ↑ 74) | ↑ 50 (↑ 42 à ↑ 59) | ↑ 59 (↑ 49 à ↑ 70) | |
| Lédipasvir/Sofosbuvir9 | 15 | ↑ 79 (↑ 56 à ↑ 104) | ↑ 98 (↑ 77 à ↑ 123) | ↑ 163 (↑ 132 à ↑ 197) | |
| Lédipasvir/Sofosbuvir10 | 14 | ↑ 32 (↑ 25 à ↑ 39) | ↑ 40 (↑ 31 à ↑ 50) | ↑ 91 (↑ 74 à ↑ 110) | |
| Lédipasvir/Sofosbuvir11 | 29 | ↑ 61 (↑ 51 à ↑ 72) | ↑ 65 (↑ 59 à ↑ 71) | ↑ 115 (↑ 105 à ↑ 126) | |
| Lopinavir/ Ritonavir | 400/100 bid × 14 jours | 24 | ↓ 33 (↓ 17 à ↑ 49) | ↑ 32 (↑ 25 à ↑ 40) | ↑ 28 (↑ 7 à ↑ 49) |
| Nelfinavir | 1250 bid × 14 jours | 29 | ↓ 2 (↓ 9 à ↑ 5) | ↑ 1 (↓ 5 à ↑ 7) | ↑ 9 (↑ 2 à ↑ 17) |
| Saquinavir/Ritonavir | 1000/100 bid × 14 jours | 35 | ↑ 15 (↑ 7 à ↑ 22) | ↑ 14 (↑ 9 à ↑ 19) | ↑23 (↑ 16 à ↑ 30) |
| Sofosbuvir12 | 400, dose unique | 16 | ↑ 25 (↑ 8 à ↑ 45) | ↓ 2 (↓ 9 à ↑ 5) | ↓ 1 (↓ 9 à ↑ 7) |
| Sofosbuvir/Velpatasvir13 | 400/100 une fois par jour | 16 | ↑ 25 (↑ 8 à ↑ 45) | ↓ 2 (↓ 9 à ↑ 5) | ↓ 1 (↓ 9 à ↑ 7) |
| Sofosbuvir/Velpatasvir14 | 24 | ↑ 55 (↑ 43 à ↑ 68) | ↑ 30 (↑ 24 à ↑ 36) | ↑ 39 (↑ 31 à ↑ 48) | |
| Sofosbuvir/Velpatasvir15 | 29 | ↑ 55 (↑ 45 à ↑ 60) | ↑ 39 (↑ 33 à ↑ 44) | ↑ 53 (↑ 45 à ↑ 59) | |
| Sofosbuvir/Velpatasvir16 | 15 | ↑ 77 (↑ 53 à ↑ 104) | ↑ 81 (↑ 68 à ↑ 94) | ↑ 121 (↑ 100 à ↑ 143) | |
| Sofosbuvir/Velpatasvir17 | 24 | ↑ 44 (↑ 33 à ↑ 55) | ↑ 40 (↑ 34 à ↑ 46) | ↑ 84 (↑ 76 à ↑ 92) | |
| Sofosbuvir/Velpatasvir18 | 24 | ↑ 36 (↑ 25 à ↑ 47) | ↑ 35 (↑ 29 à ↑ 42) | ↑ 45 (↑ 39 à ↑ 51) | |
| Sofosbuvir/Velpatasvir/ Voxilaprévir19 | 400/100/100 + 100 voxilaprévir20 une fois par jour | 29 | ↑ 48 (↑ 36 à ↑ 61) | ↑ 39 (↑ 32 à ↑ 46) | ↑ 47 (↑ 38 à ↑ 56) |
| Tacrolimus | 0,05 mg/kg bid × 7 jours | 21 | ↑ 13 (↑ 1 à ↑ 27) | ↑ 6 (↓ 1 à ↑ 13) | ↑ 11 (↑ 4 à ↑ 18) |
Tipranavir/Ritonavir21
| 500/100 bid | 22 | ↓ 23 (↓ 32 à ↓ 13) | ↓ 2 (↓ 9 à ↑ 5) | ↑ 7 (↓ 2 à ↑ 17) |
| Médicament coadministré | Dose du médicament coadministré (mg) | N | Pourcentage de variation des paramètres pharmacocinétiques du ténofovir2 (IC90 %) | ||
| Cmax | ASC | Cmin | |||
| 750/200 bid (23 doses) | 20 | ↓ 38 (↓ 46 à ↓ 29) | ↑ 2 (↓ 6 à ↑ 10) | ↑ 14 (↑ 1 à ↑ 27) | |
- 1. Les patients ont reçu 300 mg de VIREADMD une fois par jour.
- 2. Augmentation = ↑ ; Diminution = ↓ ; NC = Non calculé ; ND = non disponible
- 3. Renseignements posologiques de REYATAZMD (Bristol-Myers Squibb)
- 4. Renseignements posologiques pour le Prezista
- 5. Poids < 60 kg : 250 mg ; > 60 kg : 400 mg
- 6.
Données générées pour un dosage simultané avec HARVONI (lédipasvir/sofosbuvir). Résultats similaires pour une aministration décalée (à
12 heures d’intervalle).
- 7.
Comparaison basée sur les expositions lors d’une administration atazanavir/ritonavir + fumarate de ténofovir disoproxil coadministrés avec
HARVONI (lédipasvir/sofosbuvir).
- 8.
Comparaison basée sur les expositions lors d’une administration darunavir /ritonavir + fumarate de ténofovir disoproxil coadministrés avec
HARVONI (lédipasvir/sofosbuvir).
- 9. Étude menée avec ATRIPLA (éfavirenz/emtricitabine/ténofovir DF) coadministré avec HARVONI (lédipasvir/sofosbuvir).
- 10. Étude menée avec COMPLERA (emtricitabine/rilpivirine/ténofovir DF) coadministré avec HARVONI (lédipasvir/sofosbuvir).
- 11. Étude menée avec l’association emtricitabine/ténofovir DF + dolutégravir coadministrés avec HARVONI (lédipasvir/sofosbuvir).
- 12. Étude menée avec ATRIPLA (éfavirenz/emtricitabine/ténofovir DF) coadministré avec SOVALDIMD (sofosbuvir).
- 13. Comparaison basée sur des expositions en cas d’administration selon un schéma atazanavir/ritonavir + emtricitabine/ténofovir DF coadministrés avec EPCLUSA (sofosbuvir/velpatasvir).
- 14. Comparaison basée sur des expositions en cas d’administration selon un schéma darunavir/ritonavir + emtricitabine/ténofovir DF coadministrés avec EPCLUSA (sofosbuvir/velpatasvir).
- 15. Étude menée avec ATRIPLA (éfavirenz/emtricitabine/ténofovir DF) coadministré avec EPCLUSA (sofosbuvir/velpatasvir).
- 16. Étude menée avec COMPLERA (emtricitabine/rilpivirine/ténofovir DF) coadministré avec EPCLUSA (sofosbuvir/velpatasvir).
- 17. Étude menée avec STRIBILD (elvitégravir/cobicistat/emtricitabine/ténofovir DF) coadministré avec EPCLUSA (sofosbuvir/velpatasvir).
- 18. Administré en tant que combinaison de raltegravir + emtricitabine/ténofovir DF coadministrée avec EPCLUSA (sofosbuvir/velpatasvir).
- 19.
Comparaison basée sur l’exposition lorsque administré en tant que combinaison de darunavir + ritonavir + emtricitabine/rilpivirine/ténofovir
DF coadministrée avec VOSEVI.
- 20. Étude comprenant l’administration de 100 mg additionnels de voxilaprévir afin que l’exposition au voxilaprévir atteigne le niveau attendu chez les patients infectés par le VHC.
- 21. Renseignements posologiques pour l’Aptivus.
Tableau XII — Interactions médicamenteuses : Variations des paramètres pharmacocinétiques du médicament coadministré en présence de ténofovir
| Médicament coadministré | Dose du médicament coadministré (mg) | N | Pourcentage de variation des paramètres pharmacocinétiques du médicament coadministré1 (IC90 %) | ||
| Cmax | ASC | Cmin | |||
| Abacavir2 | 300, dose unique | 8 | ↑ 12 (↓ 1 à ↑ 26) | ↑ 11 (↑ 4 à ↑ 19) | NC |
| Atazanavir3 | 400 qd × 14 jours | 34 | ↓ 21 (↓ 27 à ↓ 14) | ↓ 25 (↓ 30 à ↓ 19) | ↓ 40 (↓ 48 à ↓ 32) |
| Atazanavir3 | Atazanavir/Ritonavir 300/100 qd × 42 jours | 10 | ↓ 28 (↓ 50 à ↑ 5) | ↓ 257 (↓ 42 à ↓ 3) | ↓ 237 (↓ 46 à ↑ 10) |
| Darunavir4 | Darunavir/Ritonavir 300/100 qd | 12 | ↑ 16 (↓ 6 à ↑ 42) | ↑ 21 (↓ 5 à ↑ 54) | ↑ 24 (↓ 10 à ↑ 69) |
| Didanosine (enrobage gastro-résistant)2 | 250 une fois, simultanément avec ténofovir DF et avec un repas léger5 | 33 | ↓ 296 (↓ 39 à ↓ 18) | ↓ 11 (↓ 23 à ↑ 2)6 | NC |
| Éfavirenz2 | 600 qd × 14 jours | 30 | ↓ 4 (↓ 9 à ↑ 1) | ↓ 3 (↓ 7 à 0) | ↓ 7 (↓ 13 à ↓ 1) |
| Emtricitabine2 | 200 qd × 7 jours | 17 | ↓ 4 (↓ 13 à ↑ 6) | ↑ 7 (0 à ↑ 4) | ↑ 20 (↑ 12 à ↑ 29) |
| Entécavir2 | 1 mg qd x 10 jours | 28 | ND | ↑ 13 (↑ 11 à ↑ 15) | ND |
| Indinavir2 | 800 tid × 7 jours | 12 | ↓ 6 (↓ 23 à ↑ 10) | ↓ 2 (↓ 12 à ↑ 8) | ↑ 43 (↓ 45 à ↑ 130) |
| Lamivudine2 | 150 bid × 7 jours | 15 | ↓ 29 (↓ 39 à ↓ 19) | ↓ 10 (↓ 17 à ↓ 3) | ↑ 17 (↑ 3 à ↑ 32) |
| Lopinavir2 | Lopinavir/Ritonavir 400/100 bid × 14 jours | 24 | ↓ 14 (↓ 23 à ↓ 4) | ↓ 12 (↓ 20 à ↓ 5) | ↓ 11 (↓ 22 à ↑ 1) |
| Ritonavir2 | ↓ 24 (↓ 46 à ↓ 3) | ↓ 22 (↓ 34 à ↓ 9) | ↓ 15 (↓ 32 à ↑ 2) | ||
| Lédipasvir | Lédipasvir/Sofosbuvir 90/400 qd13,14 | 24 | ↑ 68 (↑ 54 à ↑ 84) | ↑ 96 (↑ 74 à ↑ 121) | ↑ 118 (↑ 91 à ↑ 150) |
| Sofosbuvir | ↑ 1 (↓ 12 à ↑ 15) | ↑ 11 (↑ 2 à ↑ 21) | NC | ||
| GS-33100712 | ↑ 17 (↑ 12 à ↑ 23) | ↑ 31 (↑ 25 à ↑ 36) | ↑ 42 (↑ 34 à ↑ 49) | ||
| Lédipasvir | Lédipasvir/Sofosbuvir 90/400 qd13,15 | 23 | ↑ 11 (↓ 1 à ↑ 24) | ↑ 12 (0 à ↑ 25) | ↑ 17 (↑ 4 à ↑ 31) |
| Sofosbuvir | ↓ 37 (↓ 48 à ↓ 25) | ↓ 27 (↓ 35 à ↓ 18) | NC | ||
| GS-33100712 | ↑ 10 (↑ 4 à ↑ 16) | ↑ 20 (↑ 16 à ↑ 24) | ↑ 26 (↑ 20 à ↑ 32) | ||
| Lédipasvir | Lédipasvir/Sofosbuvir 90/400 qd16 | 15 | ↓ 34 (↓ 41 à ↓ 25) | ↓ 34 (↓ 41 à ↓ 25) | ↓ 34 (↓ 43 à ↓ 24) |
| Sofosbuvir | ↑ 3 (↓ 13 à ↑ 23) | ↓ 6 (↓ 19 à ↑ 10) | NC | ||
| GS-33100712 | ↓ 14 (↓ 24 à ↓ 4) | ↓ 10 (↓ 17 à ↓ 3) | ↑ 7 (↑ 2 à ↑ 13) | ||
| Lédipasvir | |||||
Lédipasvir/Sofosbuvir
90/400 qd17 14
↑ 1 (↓ 5 à ↑ 7) | ↑ 8 (↑ 2 à ↑ 15) | ↑ 16 (↑ 8 à ↑ 25) | |
| Sofosbuvir | ↑ 5 | ↑ 10 | NC |
| Médicament coadministré | Dose du médicament coadministré (mg) | N | Pourcentage de variation des paramètres pharmacocinétiques du médicament coadministré1 (IC90 %) | ||
| Cmax | ASC | Cmin | |||
| (↓ 7 à ↑ 20) | (↑ 1 à ↑ 21) | ||||
| GS-33100712 | ↑ 6 (↑ 1 à ↑ 11) | ↑ 15 (↑ 11 à ↑ 19) | ↑ 18 (↑ 13 à ↑ 23) | ||
| Sofosbuvir | Sofosbuvir/ Velpatasvir 400/100 qd 18 | 24 | ↑ 12 (↓ 3 à ↑ 29) | ↑ 22 (↑ 12 à ↑ 33) | NC |
| GS-33100712 | ↑ 21 (↑ 12 à ↑ 29) | ↑ 32 (↑ 27 à ↑ 36) | ↑ 42 (↑ 37 à ↑ 49) | ||
| Velpatasvir | ↑ 55 (↑ 41 à ↑ 71) | ↑ 142 (↑ 123 à ↑ 164) | ↑ 301 (↑ 257 à ↑ 350) | ||
| Sofosbuvir | Sofosbuvir/ Velpatasvir 400/100 qd 19 | 29 | ↓ 38 (↓ 46 à ↓ 29) | ↓ 28 (↓ 34 à ↓ 20) | NC |
| GS-33100712 | ↑ 4 (↓ 1 à ↑ 8) | ↑ 13 (↑ 8 à ↑ 18) | ↑ 13 (↑ 6 à ↑ 19) | ||
| Velpatasvir | ↓ 24 (↓ 35 à ↓ 11) | ↓ 16 (↓ 28 à ↓ 2) | ↑ 1 (↓ 13 à ↑ 18) | ||
| Sofosbuvir | Sofosbuvir/ Velpatasvir 400/100 qd 1920 | 14 | ↑ 38 (↑ 14 à ↑ 67) | ↓ 3 (↓ 17 à ↑ 14) | NC |
| GS-33100712 | ↓ 14 (↓ 20 à ↓ 7) | ↓ 10 (↓ 15 à ↓ 4) | ↑ 1 (↓ 5 à ↑ 7) | ||
| Velpatasvir | ↓ 47 (↓ 57 à ↓ 36) | ↓ 53 (↓ 61 à ↓ 43) | ↓ 57 (↓ 64 à ↓ 48) | ||
| Sofosbuvir | Sofosbuvir/Velpatasvir 400/100 qd 21 | 24 | ↑ 9 (↓ 5 à ↑ 25) | ↑ 16 (↑ 9 à ↑ 24) | NC |
| GS-33100712 | ↓ 4 (↓ 10 à ↑ 1) | ↑ 4 (0 à ↑ 7) | ↑ 12 (↑ 7 à ↑17) | ||
| Velpatasvir | ↓ 4 (↓ 15 à ↑ 10) | ↓ 1 (↓ 12 à ↑ 11) | ↑ 2 (↓ 9 à ↑ 15) | ||
| Sofosbuvir | Sofosbuvir/Velpatasvir 400/100 qd 22 | 24 | ↑ 1 (↓ 15 à ↑ 19) | ↑ 24 (↑ 13 à ↑ 37) | NC |
| GS-33100712 | ↑ 13 (↑ 7 à ↑ 18) | ↑ 35 (↑ 30 à ↑ 40) | ↑ 45 (↑ 38 à ↑ 52) | ||
| Velpatasvir | ↑ 5 (↓ 7 à ↑ 19) | ↑ 19 (↑ 7 à ↑ 34) | ↑ 37 (↑ 22 à ↑ 54) | ||
| Sofosbuvir | Sofosbuvir/Velpatasvir 400/100 qd 23 | 30 | ↑ 9 (↓ 3 à ↑ 23) | ↑ 16 (↑ 7 à ↑ 25) | NC |
| GS-33100712 | ↓ 5 (↓ 9 à ↓ 2) | ↑ 3 (0 à ↑ 6) | ↑ 8 (↑ 4 à ↑ 13) | ||
| Velpatasvir | ↓ 3 (↓ 13 à ↑ 8) | ↓ 2 (↓ 12 à ↑ 10) | ↓ 3 (↓ 13 à ↑ 7) | ||
| Sofosbuvir | |||||
400/100/100 + 100 voxilaprévir24 une fois
par jour
29
↓ 3025 (↓ 38 à ↓ 22) | ↓ 2225 (↓ 27 à ↓ 17) | NC | |
| GS-33100712 | ↑ 625 (↑ 1 à ↑ 10) | ↑ 1525 (↑ 12 à ↑ 19) | NC |
| Velpatasvir | ↓ 2225 (↓ 27 à ↓ 16) | ↓ 525 (↓ 12 à ↑ 2) | ↑ 1625 (↑ 7 à ↑ 26) |
| Médicament coadministré | Dose du médicament coadministré (mg) | N | Pourcentage de variation des paramètres pharmacocinétiques du médicament coadministré1 (IC90 %) | ||
| Cmax | ASC | Cmin | |||
| Voxilaprévir | ↑ 7225 (↑ 51 à ↑ 97) | ↑ 14325 (↑ 115 à ↑ 175) | ↑ 30025 (↑ 244 à ↑ 365) | ||
| Méthadone8 | 40-110 qd × 14 jours9 | 13 | ↑ 5 (↑ 3 à ↑ 14) | ↑ 5 (↓ 2 à ↑ 13) | ↑ 6 (↓ 3 à ↑ 15) |
| Nelfinavir2 | 1250 bid × 14 jours | 29 | ↓ 8 (↓ 15 à ↓ 1) | ↓ 7 (↓ 15 à ↑ 2) | ↑ 1 (↓ 15 à ↑ 19) |
| Métabolite M8 | ↓ 8 (↓ 16 à 0) | ↓ 7 (↓ 17 à ↑ 5) | ↓ 2 (↓ 16 à ↑ 15) | ||
| Norgestimate | Éthinylœstradiol/ Norgestimate (Ortho- TricyclenMD) qd × 7 jours | 20 | ↓ 6 (↓ 13 à ↑ 1) | ↓ 5 (↓ 9 à ↓ 1) | ↓ 4 (↓ 8 à ↑ 1) |
| Ethinylœstradiol10 | ↓ 6 (↓ 12 à 0) | ↓ 4 (↓ 9 à ↑ 1) | ↓ 2 (↓ 9 à ↑ 6) | ||
| Ribavirine | 600, dose unique | 22 | ↓ 5 (↓ 11 à ↑ 1) | ↑ 12 (↑ 6 à ↑ 17) | NC |
| Saquinavir | 1000/100 bid × 14 jours | 32 | ↑ 22 (↑ 6 à ↑ 41) | ↑ 2911 (↑12 à ↑48) | ↑ 4711 (↑ 23 à↑ 76) |
| Ritonavir | ↑ 10 (↓ 5 à ↑ 28) | ↑ 11 (0 à ↑ 22) | ↑ 23 (↑ 3 à ↑ 46) | ||
| Sofosbuvir | Sofosbuvir 400, dose unique26 | 16 | ↓ 19 (↓ 40 à ↑ 10) | ↓ 6 (↓ 24 à ↑ 16) | NC |
| GS-33100712 | ↓ 23 (↓ 30 à ↓ 16) | ↓ 16 (↓ 24 à ↓ 8) | NC | ||
| Tacrolimus | 0,05 mg/kg bid × 7 jours | 21 | ↑ 3 (↓ 3 à ↑ 9) | ↑ 4 (↓ 3 à ↑ 11) | ↑ 10 (↑ 2 à ↑ 17) |
| Tipranavir27 | Tipranavir/Ritonavir 500/100 bid | 22 | ↓ 17 (↓ 26 à ↓ 6) | ↓ 18 (↓ 25 à ↓ 9) | ↓ 21 (↓ 30 à ↓ 10) |
Tipranavir/Ritonavir 750/200 bid (23 doses) | 20 | ↓ 11 (↓ 16 à ↓ 4) | ↓ 9 (↓ 15 à ↓ 3) | ↓ 12 (↓ 22 à 0) | |
- 1. Augmentation = ↑ ; Diminution = ↓ ; NC = Non calculé ; ND = Non disponible
- 2. Étude menée avec VIREAD (ténofovir DF)
- 3. Renseignements posologiques de REYATAZMD (Bristol-Myers Squibb)
- 4. Renseignements posologiques de Prezista.
- 5. 373 kcal, 8,2 g de lipides.
- 6. Comparé à la didanosine (enrobage gastrorésistant) 400 mg administrée seule à jeun.
- 7. Chez les patients infectés par le VIH, l’administration de ténofovir DF en sus des 300 mg d’atazanavir et des 100 mg de ritonavir a entraîné une augmentation de l’ASC et de la Cmin de l’atazanavir, lesquelles étaient respectivement 2,3 et 4 fois plus élevées que lorsque l’atazanavir est administré seul à la dose de 400 mg.
- 8. L’exposition à la méthadone totale ainsi qu’aux énantiomères R (actif) et S était la même avec ou sans VIREADMD.
- 9. Les sujets ont continué de recevoir la dose stable de méthadone qu’ils prenaient. Aucune altération pharmacodynamique (toxicité ou signe ou symptômes de sevrage opioïdes) n’a été signalée.
- 10.
L’exposition à l’éthinylœstradiol et au 17-désacétylnorgestimate (métabolite pharmacologiquement actif) était la même avec ou sans
VIREADMD.
- 11. L’augmentation de l’ASC et de la Cmin ne devrait pas être importante sur le plan clinique, c’est pourquoi aucun ajustement posologique n’est nécessaire lors d’une administration conjointe de ténofovir DF et de ritonavir associé au saquinavir.
- 12. Métabolite nucléosidique circulant prédominant du sofosbuvir.
- 13.
Données générées pour un dosage simultané avec HARVONI (lédipasvir/sofosbuvir). Résultats similaires pour une aministration décalée (à
12 heures d’intervalle).
- 14.
Comparaison basée sur les expositions lors d’une administration atazanavir/ritonavir + ténofovir DF coadministrés avec HARVONI
(ledipasvir/sofosbuvir).
- 15.
Comparaison basée sur les expositions lors d’une administration darunavir /ritonavir + ténofovir DF coadministrés avec HARVONI
(ledipasvir/sofosbuvir).
- 16. Étude menée avec ATRIPLA (éfavirenz/emtricitabine/ténofovir DF) coadministré avec HARVONI (lédipasvir/sofosbuvir).
- 17. Étude menée avec COMPLERA (emtricitabine/rilpivirine/ténofovir) coadministré avec HARVONI.
- 18. Comparaison basée sur des expositions en cas d’administration selon un schéma atazanavir/ritonavir + emtricitabine/ténofovir DF coadministrés avec EPCLUSA (sofosbuvir/velpatasvir).
- 19. Comparaison basée sur des expositions en cas d’administration selon un schéma darunavir/ritonavir + emtricitabine/ténofovir DF coadministrés avec EPCLUSA.
- 20. Étude menée avec ATRIPLA (éfavirenz/emtricitabine/ténofovir DF) coadministré avec EPCLUSA.
- 21. Étude menée avec COMPLERA (emtricitabine/rilpivirine/ténofovir DF) coadministré avec EPCLUSA.
- 22. Étude menée avec STRIBILD (elvitégravir/cobicistat/emtricitabine/ténofovir DF) coadministré avec EPCLUSA.
- 23.
Comparaison basée sur des expositions en cas d’administration selon un schéma raltégravir + emtricitabine/ténofovir DF coadministrés avec
EPCLUSA.
- 24. Étude comprenant l’administration de 100 mg additionnels de voxilaprévir afin que l’exposition au voxilaprévir atteigne le niveau attendu chez les patients infectés par le VHC.
- 25. Comparaison basée sur l’exposition lorsque administré en tant que combinaison de darunavir + ritonavir + emtricitabine/ténofovir DF coadministrée avec VOSEVI.
- 26. Étude menée avec ATRIPLA (éfavirenz/emtricitabine/ténofovir DF) coadministré avec SOVALDI (sofosbuvir).
- 27. Renseignements posologiques d’Aptivus.
Interactions médicament-aliments
TEVA-EMTRICITABINE/TENOFOVIR peut être pris avec ou sans aliments. Toutefois, lorsque les comprimés d’emtricitabine et de fumarate de ténofovir disoproxil sont administrés avec un repas léger ou riche en matières grasses plutôt qu’à jeun, l’ASC et la Cmax du ténofovir accusent une augmentation de respectivement 15 % et 35 %, tandis que celles de l’emtricitabine ne sont pas affectées (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Effets des aliments sur l’absorption).
Interactions médicament-herbes médicinales
On n’a pas établi s’il existe des interactions entre les comprimés d’emtricitabine/fumarate de ténofovir disoproxil et les herbes médicinales.
Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre les comprimés d’emtricitabine/fumarate de ténofovir disoproxil et les épreuves de laboratoire.
POSOLOGIE ET ADMINISTRATION
Dose recommandée
Traitement de l’infection par le VIH-1
La dose de TEVA-EMTRICITABINE/TENOFOVIR est de un comprimé (contenant 200 mg d’emtricitabine et 300 mg de fumarate de ténofovir disoproxil) par voie orale une fois par jour, avec ou sans aliments.
Prophylaxie préexposition de l'infection par le VIH-1
La dose de TEVA-EMTRICITABINE/TENOFOVIR est d’un comprimé (comprenant 200 mg d’emtricitabine et 300 mg de fumarate de ténofovir disoproxil) administré par voie orale une fois par jour, avec ou sans nourriture.
Populations particulières
Ajustement posologique en cas d’insuffisance rénale
Traitement de l’infection par le VIH-1
L’administration d’emtricitabine ou de fumarate de ténofovir disoproxil à des patients souffrant d’insuffisance rénale modérée ou grave s’est ensuivie d’une hausse importante de l’exposition aux médicaments (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE – Populations et états particuliers – Insuffisance rénale). Il convient donc d’ajuster l’intervalle posologique selon les recommandations du tableau XIII lorsque les comprimés TEVA-EMTRICITABINE/TENOFOVIR sont employés chez des patients infectés par le VIH-1 dont la clairance de la créatinine initiale se situe entre 30 et 49 mL/min. Comme ces recommandations ont été établies d’après des données pharmacocinétiques obtenues après administration de doses uniques chez des patients atteints d’insuffisance rénale à divers degrés (entre autres d’insuffisance terminale commandant l’hémodialyse) mais non infectés par le VIH et que l’efficacité et l’innocuité des ajustements recommandés n’ont pas été évalués cliniquement en présence d’insuffisance rénale modérée ou grave, la réponse clinique au traitement et la fonction rénale doivent être surveillées de près chez ces patients.
Aucune adaptation de la dose de comprimés d’emtricitabine et de fumarate de ténofovir disoproxil n’est nécessaire chez les patients atteints d’insuffisance rénale légère (clairance de la créatinine de 50 à 80 mL/min). Une surveillance systématique de la clairance de la créatinine calculée, des taux de phosphore sérique, de glycosurie et de protéinosurie doit être effectuée chez les patients à risque d’être atteints d’insuffisance rénale (clairance de la créatinine de 50 à 80 mL/min) (voir MISES EN GARDE ET PRÉCAUTIONS).
Tableau XIII — Ajustement posologique chez les patients adultes infectés par le VIH-1 en fonction de la clairance de la créatinine
| Clairance de la créatinine (mL/min)1 | |||
| ≥ 50 | 30 – 49 | < 30 (et patients devant être hémodialysés) | |
| Intervalle posologique recommandé | Toutes les 24 heures | Toutes les 48 heures | Ne pas administrer TEVA-EMTRICITABINE/TENOFOVIR. |
- 1. Calculé pour une personne de poids (maigre) idéal.
Prophylaxie préexposition de l'infection par le VIH-1
Ne pas utiliser TEVA-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition chez les personnes non infectées par le VIH-1 dont la clairance de la créatinine est inférieure à 60 mL/min. (voir MISES EN GARDE ET PRÉCAUTIONS).
Aucune adaptation de la dose de comprimés d’emtricitabine et de fumarate de ténofovir disoproxil n’est nécessaire chez les patients atteints d’insuffisance rénale légère (clairance de la créatinine de 50 à 80 mL/min).Toutes les personnes présentant une insuffisance rénale légère doivent faire l’objet d’une surveillance systématique de la clairance de la créatinine calculée, des taux de phosphore sérique, de glycosurie et de protéinosurie. Si une diminution de la clairance de la créatinine calculée est observée chez les personnes non infectées lors de la prise de TEVA-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition, il faut évaluer les causes possibles et reconsidérer les risques et les avantages potentiels d’une utilisation ininterrompue (voir MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance hépatique
Aucune adaptation de la dose n’est nécessaire chez les patients atteints d’insuffisance rénale (voir MISES EN GARDE ET PRÉCAUTIONS).
Gériatrie (patients âgés de plus de 65 ans)
Le nombre de patients de 65 ans et plus participant aux études cliniques portant sur l’emtricitabine ou le fumarate de ténofovir disoproxil était insuffisant pour déterminer si leur réponse au traitement est différente de celle des patients plus jeunes. En général, le choix de la dose chez les patients âgés doit être déterminé avec prudence en tenant compte de la fréquence accrue d’une réduction de la fonction hépatique, rénale ou cardiaque et d’affections concomitantes ou d’autres pharmacothérapies.
Dose oubliée
Si un patient oublie de prendre une dose au moment prévu mais qu’il se souvient de cette dose le même jour, dans les 12 heures suivant la prise habituelle, il doit prendre la dose oubliée dès que possible avec de la nourriture et reprendre son schéma posologique habituel. Si un patient oublie de prendre une dose de TEVA-EMTRICITABINE/TENOFOVIR et s'en souvient plus de 12 heures après la prise habituelle, étant ainsi plus proche de la dose suivante, celui-ci ne doit pas prendre la dose oubliée et doit simplement reprendre son schéma posologique habituel. Le patient ne doit pas prendre plus d’une dose de TEVA-EMTRICITABINE/TENOFOVIR par jour ni en prendre deux en même temps pour se rattraper.
Les personnes non infectées qui omettent de prendre une dose s’exposent à un plus grand risque d’être infectés par le VIH-1 que celles qui ne l’oublient pas (voir MISES EN GARDE ET PRÉCAUTIONS).
SURDOSAGE
Pour prendre connaissance des renseignements les plus récents sur les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région ou contactez Santé Canada au numéro sans frais 1-844-POISON-X (1-844-764-7669).
En cas de surdosage, il faut surveiller l’apparition de manifestations toxiques chez le patient et, au besoin, lui administrer un traitement de soutien standard.
Emtricitabine : On dispose d’une expérience clinique limitée concernant l’administration de doses d’emtricitabine supérieures à la dose thérapeutique. Ainsi lors d’une étude de pharmacologie clinique, 11 patients ont reçu une dose unique de 1200 mg d’emtricitabine sans qu’aucun effet indésirable grave ne survienne. Les effets de doses plus élevées sont inconnus.
L’hémodialyse permet d’éliminer environ 30 % de la dose d’emtricitabine sur une période de dialyse de 3 heures débutant moins de 1,5 heure après l’administration de l’emtricitabine (débit sanguin de 400 mL/min et débit du dialysat de 600 mL/min). Toutefois, une seule séance n’aura que peu d’effet sur la Cmax ou l’ASC de l’emtricitabine. On ignore si l’emtricitabine peut être éliminée par dialyse péritonéale.
Fumarate de ténofovir disoproxil : On dispose d’une expérience clinique limitée concernant
l’administration de doses de fumarate de ténofovir disoproxil supérieures à la dose thérapeutique de 300 mg. Ainsi lors d’une étude, 8 patients ont reçu une dose de 600 mg fumarate de ténofovir disoproxil par voie orale pendant 28 jours sans qu’aucun effet indésirable grave ne survienne. Les effets de doses plus élevées sont inconnus.
Le ténofovir est éliminé de manière efficace par hémodialyse, le coefficient d’extraction étant d’environ 54 %. Ainsi, une séance d’hémodialyse de 4 heures ayant lieu après l’administration d’une dose unique de fumarate de ténofovir disoproxil de 300 mg éliminera environ 10 % de la dose de ténofovir administrée.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
TEVA-EMTRICITABINE/TENOFOVIR est une combinaison en doses fixes de médicaments antiviraux, de l’emtricitabine et du fumarate de ténofovir disoproxil (voir VIROLOGIE).
Pharmacocinétique
Emtricitabine et fumarate de ténofovir disoproxil : L’administration de un comprimé d’emtricitabine/fumarate de ténofovir disoproxil s’est avérée bioéquivalente à l’administration d’une capsule d’emtricitabine (200 mg) plus un comprimé de fumarate de ténofovir disoproxil (300 mg) chez des sujets à jeun en bonne santé (N = 39) ayant reçu une dose unique des composés.
Emtricitabine : Les paramètres pharmacocinétiques de l’emtricitabine sont résumés dans le tableau XIII. L’emtricitabine est absorbée rapidement après l’administration orale, les concentrations plasmatiques maximales étant atteintes en l’espace d’une à deux heures. In vitro, l’emtricitabine se lie aux protéines plasmatiques humaines dans une proportion de moins de 4 %, valeur qui est indépendante de la concentration dans l’intervalle de 0,02 à 200 μg/mL. Environ 86 % de la dose est récupérée dans les urines après administration d’emtricitabine radiomarquée, 13 % sous forme de métabolites. Les métabolites de l’emtricitabine comprennent chacun des diastéréoisomères du dérivé 3’-sulfoxyde ainsi que leurs conjugués à l’acide glucuronique. L’élimination de l’emtricitabine s’effectue à la fois par filtration glomérulaire et par sécrétion tubulaire active. Après l’administration orale d’une dose unique, la demi-vie plasmatique de l’emtricitabine est d’environ 10 heures.
Fumarate de ténofovir disoproxil : Les paramètres pharmacocinétiques du fumarate de ténofovir disoproxil sont résumés dans le tableau XIV. Après l’administration de fumarate de ténofovir disoproxil par voie orale, les concentrations sériques maximales du ténofovir sont atteintes en 1,0 ± 0,4 heure. In vitro, le ténofovir se lie aux protéines plasmatiques humaines dans une proportion de moins de 0,7 %, valeur qui est indépendante de la concentration dans l’intervalle de 0,01 à 25 μg/mL. Environ 70 % à 80 % de la dose intraveineuse de ténofovir est récupérée telle quelle dans les urines. L’élimination du ténofovir s’effectue à la fois par filtration glomérulaire et par sécrétion tubulaire active. Après l’administration d’une dose orale unique de fumarate de ténofovir disoproxil, la demi-vie d’élimination terminale du ténofovir est d’environ 17 heures.
Tableau XIV — Paramètres pharmacocinétiques de l’emtricitabine et du ténofovir administrés en une dose unique chez l’adulte
| Emtricitabine | Ténofovir | |
| Biodisponibilité orale (à jeun)2 (%) | 92 (83,1 – 106,4) | 25 (NC – 45,0)1 |
| Demi-vie d’élimination plasmatique terminale2 (h) | 10 (7,4 – 18,0) | 17 (12,0 – 25,7) |
| Cmax 3 (μg/mL) | 1,8 ± 0,724 | 0,30 ± 0,09 |
| ASC3 (μg·h/mL) | 10,0 ± 3,124 | 2,29 ± 0,69 |
| CL/F3 (mL/min) | 302 ± 94 | 1043 ± 115 |
| CLrénale 3 (mL/min) | 213 ± 89 | 243 ± 33 |
- 1. NC = Non calculée
- 2. Médiane (intervalle)
- 3. Moyenne ± ÉT
- 4. Valeurs à l’état d’équilibre.
Effets des aliments sur l’absorption orale
TEVA-EMTRICITABINE/TENOFOVIR peut être pris avec ou sans aliments. L’administration de ce médicament avec un repas léger (373 kcal, 8 grammes de lipides) ou riche en matières grasses (784 kcal, 49 grammes de lipides) retarde le tmax du ténofovir d’environ 0,75 heure. Quant à l’ASC et à la Cmax du ténofovir, celles-ci accusent une augmentation respective de 15 % et 35 % lorsque l’agent est administré dans ces conditions plutôt que chez un sujet à jeun. Lors des études précédentes sur l’innocuité et l’efficacité du fumarate de ténofovir disoproxil, les sujets n’étaient pas à jeun au moment de l’administration du médicament. La prise d’un repas léger ou riche en matières grasses au moment de l’administration des comprimés d’emtricitabine et de fumarate de ténofovir disoproxil n’a pas d’incidence sur l’exposition (ASC et Cmax) à l’emtricitabine.
Populations et états particuliers
Enfants et personnes âgées
La pharmacocinétique de l’emtricitabine et du ténofovir n’a pas été entièrement évaluée chez les enfants (< 18 ans) ou les personnes âgées (> 65 ans).
Groupes ethniques
Emtricitabine : Aucune différence pharmacocinétique liée à l’origine ethnique n’a été identifiée à la suite de l’administration d’emtricitabine.
Fumarate de ténofovir disoproxil : Les études sur la pharmacocinétique du fumarate de ténofovir disoproxil comprenaient trop peu de sujet d’une autre race ou origine ethnique que la race caucasienne pour qu’on puisse déterminer si la pharmacocinétique de cet agent varie entre ces diverses populations.
Sexe
Emtricitabine et fumarate de ténofovir disoproxil : La pharmacocinétique de l’emtricitabine et du ténofovir est comparable chez les hommes et les femmes.
Insuffisance hépatique
La pharmacocinétique du ténofovir a été étudiée chez des sujets souffrant d’insuffisance hépatique modérée ou grave mais non infectés par le VIH, auxquels on a administré une dose unique de 300 mg de fumarate de ténofovir disoproxil. Par comparaison avec les sujets sains, aucune modification importante de la pharmacocinétique du ténofovir n’a été observée chez les insuffisants hépatiques. La pharmacocinétique des comprimés d’emtricitabine et de fumarate de ténofovir disoproxil n’a pas été étudiée chez les patients atteints d’insuffisance hépatique, mais comme l’emtricitabine n’est pas métabolisée de manière importante par les enzymes du foie, l’insuffisance hépatique ne devrait avoir que des répercussions limitées.
Insuffisance rénale
La pharmacocinétique de l’emtricitabine et du ténofovir est modifiée chez les patients atteints d’insuffisance rénale. Une augmentation de la Cmax et de l’ASC0-∞ de l’emtricitabine et du ténofovir a été observée chez des patients ayant une clairance de la créatinine inférieure à 50 mL/min (voir MISES EN GARDE, Néphrotoxicité).
On recommande de modifier l’intervalle posologique des comprimés TEVA-EMTRICITABINE/TENOFOVIR chez les patients infectés par le VIH-1 dont la clairance de la créatinine se situe entre 30 et 49 mL/min. Les comprimés TEVA-
EMTRICITABINE/TENOFOVIR ne doivent pas être administrés aux patients infectés par le VIH-1 dont la clairance de la créatinine est inférieure à 30 mL/min ou aux patients souffrant d’insuffisance rénale terminale qui nécessitent une dialyse (voir POSOLOGIE ET ADMINISTRATION).
TEVA-EMTRICITABINE/TENOFOVIR en prophylaxie préexposition n’a pas été étudié et ne doit pas être utilisé chez les personnes non infectées par le VIH-1 dont la clairance de la créatinine est inférieure à 60 mL/min. (voir POSOLOGIE ET ADMINISTRATION).
CONSERVATION ET STABILITÉ
Conserver entre 15 ºC et 30 ºC (59 – 86 ºF).
- Maintenir le contenant fermé hermétiquement.
- Ne pas utiliser le flacon n’est pas muni d’un sceau d’étanchéité ou que celui-ci est brisé.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
Aucune directive particulière.
FORME PHARMACEUTIQUE, COMPOSITION ET CONDITIONNEMENT
TEVA-EMTRICITABINE/TENOFOVIR est offert sous forme de comprimés. Chaque comprimé contient les ingrédients actifs suivants : emtricitabine (200 mg) et fumarate de ténofovir disoproxil (300 mg). Les comprimés renferment également les ingrédients inactifs suivants :
crospovidone, lactose monohydraté, stéarate de magnésium, mannitol et povidone. Ils sont enrobés d’une pellicule bleue (Bleu Opadry II 85F30602) contenant les substances suivantes : AD&C bleu nº 2/Carmin d’indigo sur substrat d’aluminium, alcool polyvinylique, dioxyde de titane (E171), polyéthylène glycol et talc.
Comprimés pelliculés bleus à bleu pâle en forme de capsule modifiée portant l’inscription « TV » gravée d’un côté et « 7607 » de l’autre. Offert en flacons munis d’un bouchon protège-enfants contenant 30 comprimés ainsi qu’une cartouche Sorb-ItMD contenant 3 g de gel de silice (agent dessiccatif).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Emtricitabine
Dénomination propre : Emtricitabine
Dénomination systématique : 4-Amino-5-fluoro-1-[(2R,5S)-2-(hydroxyméthyl)-1,3-oxothiolan-
5-yl]-2(1H)-pyrimidinone
Formule empirique : C8H10FN3O3S
Masse moléculaire : 247,25 g/mol
Formule de structure :
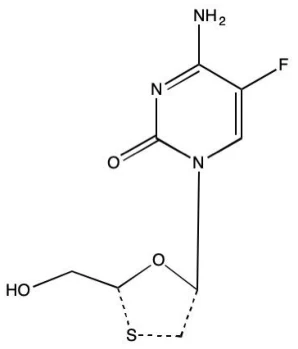
L’emtricitabine se présente sous forme de poudre cristalline blanche à blanc cassé entièrement soluble dans l’eau et le méthanol, légèrement soluble dans l’acétone, très légèrement soluble dans l’éther diéthylique et modérément dans l’éthanol. Son coefficient de partage (log P) est de -0,43 à 25 ºC et son pKa est de 2,65.
Fumarate de ténofovir disoproxil
Dénomination propre : Fumarate de ténofovir disoproxil
Dénomination systématique : Fumarate de 9-[(R)-2-[[bis[[(isopropoxycarbonyl)oxy]méthoxy]phosphinyl]-méthoxy]propyl]adénine
Formule empirique : C19H30N5O10P • C4H4O4
Masse moléculaire : 635,52 g/mol
Formule de structure :
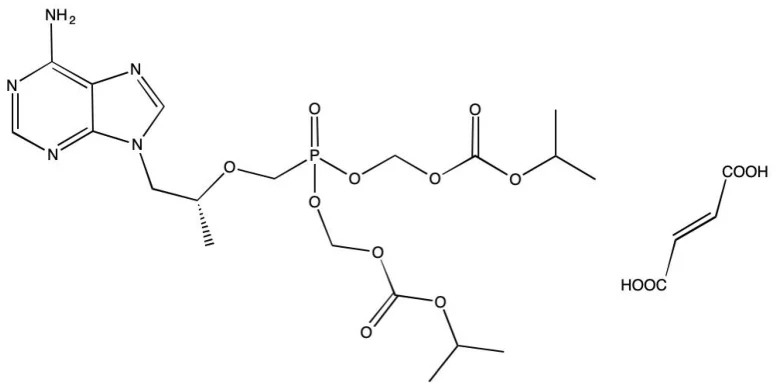
Le fumarate de ténofovir disoproxil se présente sous forme de poudre cristalline blanche à blanc cassé entièrement soluble dans le méthanol, modérément soluble dans l’acétone et l’éthanol et pratiquement insoluble dans l’éther diéthylique et dans l’eau. Son coefficient de partage (log P) est de 1,25 à 25 ºC et son pKa est de 3,75.
ESSAIS CLINIQUES
Études de biodisponibilité comparative
Les tableaux ci-après présentent une comparaison des paramètres pharmacocinétiques des comprimés PrTeva-Emtricitabine/Tenofovir (Teva Canada Limitée) et des comprimés PrTruvadaMD (Gilead Sciences Canada Inc.), mesurés dans le cadre d’une étude de biodisponibilité croisée à deux traitements et à double permutation menée chez des adultes de sexe masculin et de sexe féminin en bonne santé ayant reçu à jeun une dose orale unique des médicaments (200 mg/300 mg en 1 x 200 mg/300 mg).
Les tableaux ci-dessous présentent les données de biodisponibilité comparative obtenues chez les 23 sujets qui ont été inclus dans l’analyse statistique.
RÉSUMÉ DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVE
Emtricitabine (1 × 200 mg) D’après les données mesurées Moyenne géométrique (moindres carrés) Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%)3 | IC90 % |
ASCT (ng•h/mL) | 12534,07 12759,28 (20,77) | 12619,10 12958,11 (23,10) | 99,3 | 96,1 – 102,6 |
ASCI (ng•h/mL) | 12797,36 13020,72 (20,45) | 12898,61 13218,83 (22,31) | 99,2 | 96,2 – 102,3 |
Cmax (ng/mL) | 2521,63 2583,57 (21,54) | 2557,09 2671,76 (29,61) | 98,6 | 91,5 – 106,3 |
tmax3 (h) | 1,25 (0,67 – 3,00) | 1,25 (0,83 – 3,00) | ||
t½4 (h) | 12,70 (23,79) | 12,59 (29,17) | ||
1 Comprimés Teva-Emtricitabine/Tenofovir (emtricitabine/fumarate de ténofovir disoproxil), 200 mg/300 mg (Teva Canada Limitée).
2 Comprimés PrTruvadaMD (emtricitabine/fumarate de ténofovir disoproxil), 200 mg/300 mg (Gilead Sciences Canada, Inc.).
3 Exprimé sous forme de médiane (intervalle) uniquement.
4 Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
Ténofovir (1 × 300 mg) D’après les données mesurées Moyenne géométrique (moindres carrés) Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%)3 | IC90 % |
ASCT (ng•h/mL) | 2317,69 2402,03 (28,59) | 2211,74 2315,97 (30,62) | 104,8 | 98,3 – 111,8 |
ASC0-∞ (ng•h/mL) | 2466,05 2558,61 (28,86) | 2367,72 2485,04 (31,36) | 104,2 | 97,6 – 111,2 |
Cmax (ng/mL) | 327,29 342,64 (30,86) | 296,20 313,73 (36,29) | 110,5 | 99,8 – 122,4 |
tmax3 (h) | 0,790 (27,14) | 0,846 (38,78) | ||
t½4 (h) | 19,55 (15,05) | 20,14 (17,43) | ||
1 Comprimés Teva-Emtricitabine/Tenofovir (emtricitabine/fumarate de ténofovir disoproxil), 200 mg/300 mg (Teva Canada Limitée).
2 Comprimés PrTruvadaMD (emtricitabine/fumarate de ténofovir disoproxil), 200 mg/300 mg (Gilead Sciences Canada, Inc.).
3 Exprimé sous forme de médiane (intervalle) uniquement.
4 Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
ESSAIS CLINIQUES
Études cliniques chez les patients infectés par le VIH-1
Démographie et méthodologie
Description des études cliniques
Pour obtenir des renseignements au sujet d’études sur l’innocuité et l’efficacité de l’emtricitabine ou du fumarate de ténofovir disoproxil en association avec d’autres agents antirétroviraux, veuillez consulter également la monographie de ces produits.
L’utilisation des comprimés d’emtricitabine/fumarate de disoproxil pour le traitement de l’infection par VIH-1 est étayée par l’étude clinique 934 ainsi que par des données complémentaires provenant de l’étude 903 (dans laquelle des adultes n’ayant jamais suivi de traitement ont reçu de la lamivudine et du fumarate de ténofovir disoproxil en association) et de l’étude clinique 303 (dans laquelle l’emtricitabine et la lamivudine, utilisées dans le cadre d’une polythérapie, ont présenté de semblables profils d’efficacité, d’innocuité et de résistance (voir les tableaux XIX et XX).
Tableau XV — Étude 934 – Comparaison des schémas « Emtricitabine + fumarate de ténofovir disoproxil + éfavirenz » et « Lamivudine/zidovudine+ éfavirenz »
Numéro de
l’étude
| Méthodologie | Posologie, voie d’administration et durée | Sujets (N = 511) | Âge moyen (ans) |
Sexe
GS-01-934
Étude multicentrique ouverte à répartition aléatoire, avec groupes parallèles et témoin actif Groupe 1: Emtricitabine+ ténofovir DF+ éfavirenz Groupe 2: Lamivudine/ zidovudine + éfavirenz | Groupe 11: 600 mg qd d’éfavirenz + 200 mg d’emtricitabine + 300 mg qd de ténofovir DF, tous par voie orale Groupe 2: 600 mg qd d’éfavirenz + Combivir (lamivudine/zidovudine) à raison de 150/300 mg bid par voie orale. 144 semaines | Patients n’ayant jamais suivi de traitement antirétroviral (ARN du VIH-1 > 10 000 copies/mL) (N = 511) | 38 (18–80) |
Hommes :
86 %
Femmes : 14 %
- 1.
Entre les semaines 96 et 144 de l’étude, les patients ont reçu le schéma « “emtricitabine et fumarate de ténofovir disoproxil” + évavirenz »
plutôt que le schéma « emtricitabine + fumarate de ténofovir disoproxil ».
Ayant colligé des données sur une période de 144 semaines, l’étude multicentrique ouverte à répartition aléatoire 934 avec témoin actif a comparé l’association emtricitabine + fumarate de ténofovir disoproxil avec l’association lamivudine/zidovudine, toutes deux administrées en concomitance avec de l’éfavirenz chez 511 patients n’ayant jamais suivi de traitement antirétroviral. De la 96e à la 114e semaine, les patients ayant été répartis aléatoirement dans le groupe « emtricitabine + fumarate de ténofovir disoproxil » ont reçu le schéma « “emtricitabine + fumarate de ténofovir disoproxil” + évavirenz » plutôt que le schéma « emtricitabine + fumarate de ténofovir disoproxil ». L’âge moyen des patients, dont 86 % étaient de sexe masculin, était de 38 ans (18 – 80). Parmi eux, 59 % des étaient de race caucasienne et 23 % étaient de race noire. La numération lymphocytaire moyenne initiale des patients était de 245 CD4/mm3 (intervalle : 2 – 1191) et la concentration plasmatique médiane initiale de l’ARN du VIH-1, de 5,01 log10 copies/mL (intervalle : 3,56 – 6,54). Les patients ont été stratifiés selon
la numération lymphocytaire initiale (< ou ≥ 200 CD4/mm3) ; 41 % des patients avaient une numération lymphocytaire inférieure à 200 CD4/mm3 et 51 % des patients présentaient une charge virale initiale supérieure à 100 000 copies/mL.
EMTRICITABINE
Tableau XVI — Étude 303 – Comparaison des schémas « Emtricitabine QD + Traitement de base stable
(TBS) » et « Lamivudine BID + TBS »
| Numéro de l’étude | Méthodologie | Posologie, voie d’administration et durée | Sujets (N = 440) | Âge moyen (ans) | Sexe |
| FTC-303 | Étude croisée ouverte à répartition aléatoire (2:1) contrôlée contre témoin actif Groupe 1: Emtricitabine + (d4T ou ZDV + IP ou INNTI) Groupe 2: Lamivudine + (d4T ou ZDV + IP ou INNTI) | Groupe 1: Emtricitabine (capsules de 200 mg, p.o., qd) + (d4T ou ZDV + IP ou INNTI) pendant 48 semaines Groupe 2: Lamivudine (comprimés de 150 mg, p.o., bid) + (d4T ou ZDV + IP ou INNTI) pendant 48 semaines | Patients stables ayant déjà été traités (ARN du VIH-1 < 400 copies/mL) (N = 440) | 42 ans (22–80) | Hommes : 86 % Femmes : 14 % |
D’une durée de 48 semaines, l’étude 303 était une étude multicentrique ouverte contrôlée contre témoin actif ayant pour but de comparer l’emtricitabine (200 mg qd) avec la lamivudine, en association avec la stavudine ou la zidovudine et un inhibiteur de la protéase ou un INNTI chez 440 patients qui recevaient une trithérapie antirétrovirale comprenant de la lamivudine depuis au moins 12 semaines avant de participer à l’étude et qui présentaient une concentration en ARN du VIH-1 ≤ 400 copies/mL.
Les patients, répartis aléatoirement dans un rapport de 1:2, devaient soit continuer le traitement par la lamivudine (150 mg bid), soit changer pour l’emtricitabine (200 mg qd). Tous les patients ont continué de recevoir leur traitement de base stable. L’âge moyen des patients, dont 86 % étaient de sexe masculin, était de 42 ans (22 – 80). Parmi eux, 64 % étaient de race caucasienne, 21 % étaient d’origine afro-américaine et 13 % étaient d’origine hispanique. La numération lymphocytaire initiale moyenne était de 527 CD4/mm3 (intervalle : 37 à 1909) et la concentration plasmatique médiane initiale de l’ARN du VIH-1, de 1,7 log10 copies/mL (intervalle : 1,7 à 4,0). La durée médiane du traitement antirétroviral antérieur était de 27,6 mois.
FUMARATE DE TÉNOFOVIR DISOPROXIL
Tableau XVII — Étude 903 – Comparaison des schémas « Fumarate de ténofovir disoproxil + lamivudine + éfavirenz » et « Stavudine + lamivudine + éfavirenz »
| Numéro de l’étude | Méthodologie | Posologie, voie d’administration et durée | Sujets (N = 600) | Âge moyen (ans) | Sexe |
| GS-99903 | Étude d’équivalence à répartition aléatoire (1:1) et double insu contrôlée contre témoin actif Groupe 1 : Ténofovir DF + lamivudine + éfavirenz Groupe 2 : Stavudine + lamivudine + éfavirenz | Groupe 1 : Comprimés de ténofovir DF (300 mg qd), capsules placebos de stavudine bid, comprimés de lamivudine (150 mg bid), éfavirenz (600 mg qd) Groupe 2: Comprimés placebos de ténofovir DF qd, capsules de stavudine1 40/30 mg bid, comprimés de lamivudine (150 mg bid), éfavirenz (600 mg qd) Tous : administration par voie orale durant les 144 semaines de la période à double insu suivie d’une période ouverte de 192 semaines. (En cas de toxicité envers le système nerveux central ou d’éruption cutanée liées à l’éfavirenz, les patients pouvaient recevoir 200 mg bid de névirapine plutôt que de l’éfavirenz.) | Patients n’ayant jamais suivi de traitement (ARN du VIH-1 > 5,000 copies/mL) (N = 600) | 36 ans (18–64) | Hommes : 74 % Femmes : 26 % |
- 1. Capsules de 20/15 mg bid de stavudine/placebo, au besoin, pour réduire la dose.
L’étude 903 était une étude multicentrique à double insu contrôlée contre témoin actif, dont l’objectif était de comparer les deux schémas suivants chez 600 patients n’ayant jamais suivi de traitement antirétroviral : fumarate de ténofovir disoproxil (300 mg qd) administré en association avec de la lamivudine et de l’éfavirenz et stavudine + lamivudine + éfavirenz. L’âge moyen des patients était de 36 ans (18 – 64). Parmi eux, 74 % étaient de sexe masculin, 64 % étaient de race caucasienne et 20 % étaient de race noire. La numération lymphocytaire moyenne initiale était de 279 CD4/mm3 (intervalle : 3 à 956) et la concentration plasmatique médiane initiale de l’ARN du VIH-1, de 77 600 copies/mL (intervalle : 417 à 5 130 000). Les patients ont été stratifiés en fonction de la concentration initiale en ARN du VIH-1 et de la numération lymphocytaire CD4. Quarante-trois pour cent des patients présentaient une charge virale initiale > 100 000 copies/mL et 39 % présentaient une numération lymphocytaire < 200 cellules/mm3.
Résultats des études
EMTRICITABINE ET FUMARATE DE TÉNOFOVIR DISOPROXIL
Étude 934 – Comparaison des schémas « Emtricitabine + fumarate de ténofovir disoproxil + éfavirenz » et « Lamivudine/Zidovudine + éfavirenz »
Les résultats du traitement sur 48 et 144 semaines pour les patients qui ne présentaient pas de résistance initiale à l’éfavirenz sont présentés dans le tableau XVIII.
Tableau XVIII — Résultats du traitement à répartition aléatoire aux semaines 48 et 144 (Étude 934)
| Résultats | Semaine 48 | Semaine 1441 | ||
Emtricitabine + fumarate de ténofovir disoproxil + EFV (N = 244) | 3TC + AZT + EFV (N = 243) | Emtricitabine + fumarate de ténofovir disoproxil + EFV (N = 227) | 3TC + AZT + EFV (N = 229) | |
| Répondeur2 | 84 % | 73 % | 71 % | 58 % |
Échec virologique3 Rebond Jamais supprimé Modification du traitement antirétroviral | 2 % | 4 % | 3 % | 6 % |
| 1 % | 3 % | 2 % | 5 % | |
| 0 % | 0 % | 0 % | 0 % | |
| 1 % | 1 % | 1 % | 1 % | |
| Décès | < 1 % | 1 % | 1 % | 1 % |
| Interruption en raison d’effets secondaires | 4 % | 9 % | 5 % | 12 % |
| Interruption motivée par une autre raison4 | 10 % | 14 % | 20 % | 22 % |
- 1. Les patients qui étaient répondeurs à la semaine 48 ou 96 mais qui n’ont pas consenti à poursuivre leur participation à l’étude au-delà de la semaine 48 ou 96 ont été exclus de l’analyse.
- 2. Patients chez qui la charge virale (ARN du VIH-1) a diminué sous les 400 copies/mL et s’est maintenue à ce niveau jusqu’à la semaine 48.
- 3. Comprend les patients qui ont connu un rebond viral confirmé et ceux chez qui la charge virale n’est pas descendue sous les 400 copies/mL jusqu’à la semaine 48.
- 4. Comprend les patients perdus de vue pour le suivi, les désistements, les non-observances thérapeutiques, les violations de protocole et d’autres raisons.
Lors de cette étude, le traitement par la combinaison emtricitabine + fumarate de ténofovir disoproxil + éfavirenz s’est révélé statistiquement supérieur au traitement par la combinaison lamivudine/zidovudine en association avec l’éfavirenz pour abaisser la charge virale (ARN du VIH-1) à < 400 copies/mL et l’y maintenir au cours des 48 et 144 semaines (Tableau XVIII). Entre le groupe sous emtricitabine + fumarate de ténofovir disoproxil et le groupe sous lamivudine/zidovudine, la différence entre les pourcentages de répondeurs stratifiés en fonction de la numération lymphocytaire initiale (< ou ≥ 200 CD4/mm3) était de 11,4 % (IC95 % : 4,3 % – 18,6 %) à la semaine 48 (p = 0,002) et de 13 % (IC95 % : 4 % – 22 %) à la semaine 144 (p=0,004). Au cours des 48 semaines de traitement, la charge virale (ARN du VIH-1) a chuté et s’est maintenue sous les 50 copies/mL chez 80 % des patients sous emtricitabine + fumarate de ténofovir disoproxil et chez 70 % des patients sous lamivudine/zidovudine (soit respectivement 64 % et 56 % après 144 semaines). Entre le groupe sous emtricitabine + fumarate de ténofovir disoproxil et le groupe sous lamivudine/zidovudine, la différence entre les pourcentages de répondeurs stratifiés en fonction de la numération lymphocytaire initiale (< ou ≥ 200 CD4/mm3) était de 9,1 % (IC95 % : 1,6 % – 16,6 %) à la semaine 48 (p = 0,021) et de 8 % (IC95 % : -1 % – 17 %) à la semaine 144 (p = 0,082). L’augmentation moyenne, par rapport à la valeur initiale, de la numération lymphocytaire était de 190 CD4/mm3 dans le groupe sous emtricitabine +
fumarate de ténofovir disoproxil + éfavirenz et de 158 CD4/mm3 dans le groupe sous lamivudine/zidovudine + éfavirenz (p= 0,002) à la semaine 48 (respectivement 312 et 271 CD4/mm3 à la semaine 144, p = 0,089).
Dans cette étude ouverte, la différence quant à la proportion de patients chez qui la charge virale (ARN du VIH-1) a chuté et s’est maintenue sous les 400 copies/mL au cours des 48 semaines de traitement dans le groupe zidovudine/lamivudine provient en grande partie du nombre plus élevé d'abandons motivés par diverses raisons, dont les effets indésirables.
EMTRICITABINE
Étude 303 – Comparaison des schémas « Emtricitabine QD + Traitement de base stable (TBS) » et « Lamivudine BID + TBS »
Les résultats du traitement sur 48 semaines sont présentés dans le tableau XIX.
Tableau XIX — Résultats du traitement à répartition aléatoire à la semaine 48 (Étude 303)
| Résultats à la semaine 48 | Emtricitabine + ZDV/d4T + INNTI/IP (N = 294) | Lamivudine + ZDV/d4T + INNTI/IP (N = 146) |
| Répondeurs1 | 77 % (67 %) | 82 % (72 %) |
| Échec virologique2 | 7 % | 8 % |
| Décès | 0 % | < 1 % |
| Interruption en raison d’effets secondaires | 4 % | 0 % |
| Interruption motivée par une autre raison3 | 12 % | 10 % |
- 1. Patients chez qui la charge virale (ARN du VIH-1) a diminué sous les 400 copies/mL (< 50 copies/mL) et s’est maintenue à ce niveau jusqu’à la semaine 48.
- 2. Comprend les patients chez qui aucune suppression virologique n’a été observée ou qui ont connu un rebond après avoir connu une suppression virologique.
- 3. Comprend les patients perdus de vue pour le suivi, les désistements, les non-observances thérapeutiques, les violations de protocole et d’autres raisons.
L’augmentation moyenne de la numération lymphocytaire, par rapport à la valeur initiale, était de 29 CD4/mm3 dans le groupe sous emtricitabine et de 61 CD4/mm3 dans le groupe sous lamivudine. Au cours des 48 semaines de traitement, deux patients (0,7 %) du groupe sous emtricitabine ont subi un nouvel événement répertorié dans la classe C des CDC américains (Centres pour la prévention et le contrôle des maladies) comparativement à deux patients (1,4 %) dans le groupe sous lamivudine.
FUMARATE DE TÉNOFOVIR DISOPROXIL
Étude 903 – Comparaison des schémas « Fumarate de ténofovir disoproxil + lamivudine + éfavirenz » et « Stavudine + lamivudine + éfavirenz »
Les résultats du traitement aux semaines 48 et 144 sont présentés dans le tableau XX.
Tableau XX — Résultats du traitement à répartition aléatoire (Étude 903)
| Résultats | Semaine 48 | Semaine 144 | ||
| Fumarate de ténofovir disoproxil + 3TC + EFV (N = 299) | Stavudine + 3TC + EFV (N = 301) | Fumarate de ténofovir disoproxil + 3TC + EFV (N = 299) | Stavudine + 3TC + EFV (N = 301) | |
| % | % | % | % | |
| Répondeurs1 | 79 % (76 %) | 82 % (79 %) | 68 % (62 %) | 62 % (58 %) |
| Échec virologique2 | 6 % | 4 % | 10 % | 8 % |
| Rebond | 5 % | 3 % | 8 % | 7 % |
| Jamais supprimé | 0 % | 1 % | 0 % | 0 % |
| Ajout d’un agent antirétroviral | 1 % | 1 % | 2 % | 1 % |
| Décès | <1 % | 1 % | < 1 % | 2 % |
| Interruption en raison d’effets secondaires | 6 % | 6 % | 8 % | 13 % |
| Interruption motivée par une autre raison3 | 8 % | 7 % | 14 % | 15 % |
- 1. Patients chez qui la charge virale (ARN du VIH-1) a diminué sous les 400 copies/mL (< 50 copies/mL) et s’est maintenue à ce niveau jusqu’aux semaines 48 et 144.
- 2. Comprend les patients qui ont connu un rebond viral confirmé et ceux chez qui la charge virale n’est pas descendue sous les 400 copies/mL jusqu’aux semaines 48 et 144.
- 3. Comprend les patients perdus de vue pour le suivi, les désistements, les non-observances thérapeutiques, les violations de protocole et d’autres raisons.
Au cours des 48 semaines, l’augmentation moyenne de la numération lymphocytaire, par rapport à la valeur initiale, a été de 169 CD4/mm3 dans le groupe sous fumarate de ténofovir disoproxil et de 167 CD4/mm3 dans le groupe sous stavudine. Huit patients du groupe sous fumarate de ténofovir disoproxil et six patients du groupe sous stavudine ont subi un nouvel événement répertorié dans la classe C des CDC américains (Centres pour la prévention et le contrôle des maladies).
Au cours des 144 semaines, l’augmentation moyenne de la numération lymphocytaire, par rapport à la valeur initiale, a été de 263 CD4/mm3 dans le groupe sous fumarate de ténofovir disoproxil et de 283 CD4/mm3 dans le groupe sous stavudine. Onze patients du groupe sous fumarate de ténofovir disoproxil et neuf patients du groupe sous stavudine ont subi un nouvel événement répertorié dans la classe C des CDC américains (Centres pour la prévention et le contrôle des maladies).
Études cliniques chez les sujets non infectés par le VIH-1
Les études iPrEx et Partners PrEP soutiennent l’utilisation des comprimés d’emtricitabine et de fumarate de ténofovir disoproxil pour aider à réduire le risque d’infection par le VIH-1.
Essai iPrEx
Le tableau XXI résume l'aspect démographique de l’étude et l'organisation de l’essai pour l'essai iPrEx.
Tableau XXI — Aspect démographique de l’étude et organisation de l’essai pour l'essai iPrEx
No de
l’étude
| Plan de l’essai | Posologie, voie d’administration et durée | Patients de l’étude (N = 2499) | Âge moyen (intervalle) |
Sexe
CO-US- 104-
0288
(iPrEx)
Étude multinationale randomisée, à double insu et contrôlée par placebo portant sur des hommes et sur des femmes transgenres qui ont des rapports sexuels avec des hommes et dont le comportement induit un risque élevé d'infection par le VIH-1. Bras 1 : comprimés d’emtricitabine et fumarate de ténofovir disoproxil Bras 2 : placebo | Bras 1 : comprimé d’emtricitabine et fumarate de ténofovir disoproxil administré par voie orale une fois par jour Bras 2 : comprimé placebo administré par voie orale une fois par jour La durée du traitement était variable. Les sujets sont restés sous traitement jusqu'à l'identification du nombre cible d'événements de séroconversion et la réalisation par le dernier sujet recruté pour l'étude de 48 semaines de traitement. Les sujets ont été suivis pendant au moins 8 semaines après l'étude. Les sujets réactifs à l'antigène HBs ont été suivis pour des crises d'infection pendant 24 semaines après l'arrêt du médicament à l’étude. Les sujets ayant subi une séroconversion VIH-1 durant l'étude ont été suivi durant au moins 24 semaines après la prise de la dernière dose du médicament à l’étude | Répartition aléatoire : 1251 – comprimés d’emtricitabine et fumarate de ténofovir disoproxil 1248 – placebo Race : Asiatiques – 5 % Noirs – 9 % Blancs – 18 % Latinos/Hispani ques – 72 % | 27 (18 à 67 ans) |
Hommes : 100 % sujets nés hommes
29 (1 %)
revendiquent actuellement une identité féminine
Tous les éléments suivants, qui se sont produits jusqu’à six mois avant le dépistage de l’étude, représentaient une conduite à risque élevé : absence d’utilisation de condoms lors de rapports anaux avec un partenaire séropositif au VIH-1 ou avec un partenaire dont le statut sérologique pour leVIH-1 est inconnu ; rapports anaux avec plus de 3 partenaires sexuels ; échange d’argent, de cadeaux, d’abri ou de drogue contre des rapports anaux ; relations sexuelles avec un partenaire masculin et diagnostic d’une infection transmise sexuellement ; utilisation non systématique de condoms avec un partenaire sexuel déclaré séropositif au VIH-1.
Tous les mois, tous les sujets ont passé un test de dépistage du VIH-1, ont été informés sur la manière de réduire le risque, se sont vu remettre des condoms et les infections transmises sexuellement ont été prises en charge.
Étude Partners PrEP
Le tableau XXII résume l'aspect démographique de l’étude et l'organisation de l’essai pour l'étude Partners PrEP.
Tableau XXII — Aspect démographique de l’étude et organisation de l’essai pour l'essai Partners PrEP
No de
l’étude
| Plan de l’essai | Posologie, voie d’administration et durée | Patients de l’étude (N=4758) | Âge moyen (intervalle) |
Sexe
CO-US- 104-0380 (Partner’s PrEP)
Essai à 3 bras randomisé, à double insu et contrôlé par placebo portant sur des couples hétérosexuels sérodifférents au Kenya et en Ouganda. | Bras 1 : comprimé d’emtricitabine et fumarate de ténofovir disoproxil administré par voie orale une fois par jour Bras 2 : comprimé d’emtricitabine et fumarate de ténofovir disoproxil administré par voie orale une fois par jour Bras 3 : comprimés placebo correspondants administrés par voie orale une fois par jour La durée du traitement par le médicament à l’étude était variable. Les sujets ont reçu les médicaments à l’étude une fois par jour pendant 24 mois minimum et jusqu'à 36 mois maximum. | Répartition aléatoire : 1589 – TDF 1583 – comprimés d’emtricitabine et fumarate de ténofovir disoproxil 1586 – placebo 1586 – placebo | 33-34 |
Femmes : 38 %
Hommes : 62 %
Tous les mois, tous les sujets ont passé un test de dépistage du VIH-1, ont fait l’objet d’une évaluation de l’observance, d’une évaluation de leur comportement sexuel et d’évaluations d’innocuité. Les femmes ont également subi des tests de grossesse mensuels. Les femmes qui sont devenues enceintes au cours de l’essai ont dû interrompre la prise du médicament à l’étude pour la durée de la grossesse et lors de l’allaitement. Les sujets partenaires non infectés étaient majoritairement masculins (de 61 à 64 % dans les groupes du médicament à l’étude).
Résultats des études
Étude iPrEx
Les sujets ont été suivis pour 4 237 personnes-années. L’indicateur des résultats primaire pour l’étude était l’incidence de la séroconversion au VIH-1 documentée. Le tableau XXIII ci-dessous résume les résultats de l'étude iPrEx.
Tableau XXIII — Étude iPrEx : Réduction de risque relative jusqu'au seuil de fin de traitement (analyse primaire, analyse en intention de traiter modifiéea)
| Placebo | Comprimés d’emtricitabine et de fumarate de ténofovir disoproxil |
Valeur pb
Fin du traitementc
Analyse en intention de traiter modifiée
| N = 1217 | N = 1224 |
0,002 personnes-années de suivi 0,002d
| 2113 | 2124 |
Nombre d'infections par le VIH-1
(séroconversions)
83 48
Réduction de risque relative (IC à 95 % à
2 faces) 42 % (18 %, 60 %)
Abréviation : IC : intervalle de confiance
a L'analyse en intention de traiter modifiée exclut les sujets qui n'ont pas de test de suivi du VIH et étaient infectés au moment du recrutement.
b valeurs-p par test de Mantel-Haenszel
c la fin de traitement est définie comme la prochaine consultation posttraitement après cette date
(environ un mois). Cette analyse exclut les séroconversions postérieures à l'arrêt du traitement. d heure du premier signe de séroconversion, le cas échéant.
La réduction de risque s'est révélée plus importante (53 % ; IC à 95 % : 34 % à 72 %) chez les sujets qui ont signalé, lors du dépistage, avoir eu au préalable des rapports anaux non protégés (URAI, en anglais) (732 et 753 sujets ont signalé avoir eu des rapports anaux non protégés au cours des 12 semaines avant le dépistage dans le groupe sous emtricitabine et fumarate de ténofovir disoproxil et le groupe sous placebo, respectivement). Lors d’une étude cas/témoins a posteriori des concentrations intracellulaire et plasmatique de médicaments chez environ 10 % des sujets de l’étude, la réduction de risque semblait la plus importante chez les sujets dont le ténofovir intracellulaire était détectable. L’efficacité a par conséquent été fortement corrélée avec l’observance.
Étude Partners PrEP
Le tableau XXIV ci-dessous résume les résultats des analyses d'efficacité de l'étude Partners PrEP.
Tableau XXIV — Étude Partners PrEP : Réduction de risque relative et séroincidence VIH-1 pour les sujets partenaires (analyse primaire, analyse en intention de traiter modifiéea)
Comprimés d’emtricitabi ne et de fumarate de ténofovir disoproxil | Viread (fumarate de ténofovir disoproxil) | Placebo |
Total
Analyse en intention de traiter modifiée
| N = 1576 | N = 1579 | N = 1578 |
N = 4733
Personnes-années de suivib
| 2616 | 2604 | 2607 |
7827
Nombre d'infections par le VIH-1 (séroconversions)
| 13 | 17 | 52 |
82 incidence VIH-1, par 100 personnes-années
| 0,50 | 0,65 | 1,99 |
1.05 Réduction de risque relative (IC à 95 % à 2 faces)
| 75 % (55-87 %) | 67 % (44-81 %) |
valeur-pc
| < 0,0001 | < 0,0001 |
a L'analyse en intention de traiter modifiée exclut les sujets qui étaient infectés au moment du recrutement. b Heure du premier signe de séroconversion, le cas échéant
c Valeurs p utilisant le modèle de risques proportionnels de Cox pour le médicament à l’étude actif comparativement au placebo
d
e Deux des 13 séroconversions dans le groupe sous emtricitabine et fumarate de ténofovir disoproxil et 3 des 52 séroconversions dans le groupe placebo se sont produites chez des femmes
au cours de l’interruption du traitement pour cause de grossesse. Lors d’une étude cas/témoins a posteriori des concentrations plasmatiques de médicaments chez environ 10 % des sujets de l’étude, la réduction de risque était plus prononcée chez les sujets dont le ténofovir plasmatique était détectable. L’efficacité a par conséquent été fortement corrélée avec l’observance. f
VIROLOGIE (MICROBIOLOGIE)
Mode d’action
Emtricitabine : Analogue nucléosidique synthétique de la cytosine, l’emtricitabine est phosphorylée par les enzymes cellulaires en emtricitabine 5’-triphosphate, molécule qui inhibe l’activité de la transcriptase inverse (TI) du VIH-1 en faisant concurrence à son substrat naturel, le désoxycytidine-5’-triphosphate, et en s’incorporant à l’ADN viral naissant, ce qui interrompt l’élongation de la chaîne. L’emtricitabine 5’-triphosphate est un faible inhibiteur des ADN-polymérases mammaliennes α, β et ε et de l’ADN-polymérase γ mitochondriale.
Fumarate de ténofovir disoproxil : Le fumarate de ténofovir disoproxil est un analogue nucléosidique acyclique de l’adénosine monophosphate possédant un groupement phosphonate. Pour être actif, le fumarate de ténofovir disoproxil doit subir les transformations suivantes : hydrolyse des deux groupements ester conduisant au ténofovir et phosphorylations subséquentes par les enzymes cellulaires pour former le ténofovir diphosphate, entité qui inhibe l’activité de la TR du VIH-1 en faisant concurrence à son substrat naturel, le désoxyadénosine-5’-triphosphate, et en s’incorporant à l’ADN, ce qui interrompt l’élongation de la chaîne. Le ténofovir diphosphate est un faible inhibiteur des ADN-polymérases mammaliennes α et β et de l’ADN-polymérase γ mitochondriale.
Activité antivirale
Emtricitabine et fumarate de ténofovir disoproxil : Des effets antiviraux synergiques ont été observés lors d’études de combinaisons médicamenteuses évaluant l’activité antivirale in vitro de l’emtricitabine associée au ténofovir. Des effets additifs à synergiques ont été observés dans le cadre d’études d’association avec des inhibiteurs de la protéase, des inhibiteurs du transfert de brin de l’intégrase et des inhibiteurs analogues nucléosidiques et non nucléosidiques de la transcriptase inverse du VIH-1.
Emtricitabine : L’activité antivirale in vitro de l’emtricitabine contre des isolats cliniques et des isolats de laboratoire du VIH a été évaluée sur des cellules de la lignée lymphoblastoïde, des cellules MAGI-CCR5 ainsi que sur des mononucléaires du sang périphérique. Les valeurs de CI50 de l’emtricitabine allaient de 0,0013 à 0,64 μM (0,0003 à 0,158 μg/mL). Une activité antivirale allant d’additive à synergique a été observée dans les études avec la combinaison d’emtricitabine et des agents suivants : abacavir, lamivudine, stavudine, zalcitabine ou zidovudine (des inhibiteurs nucléosidiques de la transcriptase inverse) ; delavirdine, éfavirenz ou névirapine (des inhibiteurs non nucléosidiques de la transcriptase inverse) ; amprénavir, nelfinavir, ritonavir ou saquinavir (des inhibiteurs de la protéase) et à des inhibiteurs du transfert de brin de l’intégrase. La plupart de ces associations médicamenteuses n’ont toutefois pas été étudiées chez l’être humain. L’emtricitabine a présenté une activité antivirale in vitro contre les variantes A, B, C, D, E, F et G du VIH-1 (valeurs de CI50 comprises entre 0,007 et 0,075 μM) et
une activité antivirale spécifique contre le VIH-2 (valeurs de CI50 comprises entre 0,007 et 1,5 μM).
Fumarate de ténofovir disoproxil : L’activité antivirale in vitro du ténofovir contre des isolats cliniques et des isolats laboratoire du VIH-1 en culture cellulaire a été évaluée sur des lignées cellulaires lymphoblastoïdes, des monocytes/macrophages primaires et des mononucléaires du sang périphérique. Les valeurs de CI50 (concentration entraînant une inhibition de 50 %) du ténofovir allaient de 0,04 à 8,5 μM. Une activité antivirale allant d’additive à synergique a été observée avec la combinaison de ténofovir et des agents suivants : inhibiteurs du transfert de brin de l’intégrase, abacavir, didanosine, lamivudine, stavudine, zalcitabine ou zidovudine (des inhibiteurs nucléosidiques de la transcriptase inverse) ; delavirdine, éfavirenz ou névirapine (des inhibiteurs non nucléosidiques de la transcriptase inverse) ; amprénavir, indinavir, nelfinavir, ritonavir ou saquinavir (des inhibiteurs de la protéase). La plupart de ces associations médicamenteuses n’ont toutefois pas été étudiées chez l’être humain. Le ténofovir a présenté une activité antivirale in vitro contre les variantes A, B, C, D, E, F, G et O du VIH-1 (valeurs de CI50 comprises entre 0,5 et 2,2 μM).
Activité prophylactique sur un modèle de primate non humain de transmission du VIH
Emtricitabine et fumarate de ténofovir disoproxil : L’activité prophylactique de l’association emtricitabine/fumarate de ténofovir disoproxil administrés quotidiennement par voie orale a été évaluée lors d’une étude contrôlée menée sur des macaques inoculés une fois par semaine pendant 14 semaines par le virus chimérique VIS/VIH-1 (SHIV), appliqué à la surface rectale. Sur les 18 animaux témoins, 17 ont été infectés après une durée médiane de 2 semaines. En revanche, 4 des 6 animaux traités quotidiennement par une administration orale d’emtricitabine et de fumarate de ténofovir disoproxil n’ont pas été atteints et les deux infections survenues ont été considérablement retardées de 9 et 12 semaines et se sont caractérisées par une virémie réduite. Un variant résistant à la FTC exprimant la mutation M184I est apparu chez un des 2 macaques après 3 semaines d’exposition médicamenteuse ininterrompue.
Résistance
Emtricitabine et fumarate de ténofovir disoproxil : Une émergence d’isolats de VIH-1 présentant une sensibilité réduite à l’association d’emtricitabine et de ténofovir a été observée in vitro. L’analyse génotypique de ces isolats a identifié les substitutions M184V/I et/ou K65R dans la transcriptase inverse virale. De plus, une substitution K70E dans la transcriptase inverse du VIH-1 a été sélectionnée par le ténofovir et entraîne une sensibilité réduite au ténofovir.
Lors de l’étude 934 (emtricitabine + fumarate de ténofovir disoproxil + éfavirenz p/r à lamivudine/zidovudine + éfavirenz), une analyse de la résistance du VIH a été effectuée sur des isolats provenant de tous les patients qui présentaient une charge virale supérieure à 400 copies/mL à la semaine 144 ou qui ont abandonné le traitement précocement. La forme de résistance la plus fréquente était la résistance génotypique à l’éfavirenz, principalement la mutation K103N. Une résistance à l’éfavirenz a été observée chez 13/19 (68 %) des patients analysés dans le groupe sous emtricitabine + fumarate de ténofovir disoproxil et chez 21/29 (72 %) des patients analysés dans le groupe sous lamivudine/zidovudine. La mutation M184V, laquelle est associée à la résistance à l’emtricitabine et à la lamivudine, a été observée chez 2/19 (11 %) des patients analysés dans le groupe sous emtricitabine + fumarate de ténofovir disoproxil
et chez 10/29 (34 %) des patients analysés dans le groupe sous lamivudine/zidovudine.
Aucun cas de mutation K65R ou K70E ni de sensibilité réduite au ténofovir n’a été observé dans les isolats du VIH provenant de 19 patients vierges de traitement antérieur ayant reçu l’association emtricitabine + fumarate de ténofovir disoproxil + éfavirenz, chez qui la résistance a été analysée.
Emtricitabine : Des isolats du VIH résistants à l’emtricitabine ont émergé in vitro. L’analyse génotypique de ces isolats a montré que la sensibilité réduite à l’emtricitabine était associée à une mutation du gène de la transcriptase inverse du VIH au niveau du codon 184, qui se traduit par la substitution de la méthionine par la valine ou l’isoleucine (M184V/I).
Des isolats de VIH résistants à l’emtricitabine ont été retrouvés chez certains patients traités par l’emtricitabine seule ou en association avec d’autres agents antirétroviraux. Lors d’une étude clinique, des isolats viraux plus de 20 fois moins sensibles à l’emtricitabine ont été prélevés chez six patients sur seize (37,5 %) n’ayant jamais suivi de traitement et présentant un échec virologique. Une analyse génotypique de ces isolats a montré que la résistance était causée par la mutation M184I/V dans le gène de la transcriptase inverse du VIH.
Fumarate de ténofovir disoproxil : Les substitutions K65R et K70E sélectionnées par le ténofovir sont également observées chez certains patients infectés par le VIH-1 et traités par abacavir ou didanosine. Des isolats de VIH-1 avec les substitutions K65R et K70E ont également montré une sensibilité réduite et l’emtricitabine et à la lamivudine. Par conséquent, une résistence croisée parmi ces INNTI peut survenir chez les patients dont le virus héberge les substitutions K65R ou K70E.Des isolats du VIH-1 présentant une sensibilité réduite au ténofovir ont émergé in vitro. Ces virus exprimaient une mutation K65R de la transcriptase inverse, entraînant une diminution de la sensibilité au ténofovir de 2 à 4 fois.
Des isolats de VIH-1 résistants au ténofovir ont également été retrouvés chez certains patients traités par les comprimés de fumarate de ténofovir disoproxil en association avec d’autres agents antirétroviraux. Ainsi, parmi 29 isolats prélevés chez des patients vierges de traitement antérieur chez qui l’administration de la combinaison fumarate de ténofovir disoproxil + lamivudine + éfavirenz s’est soldée par un échec thérapeutique au bout de 48 semaines, 7 (24 %) ont présenté une réduction de sensibilité au ténofovir in vitro > 1,4 fois (médiane de 3,4).
Chez les patients ayant déjà été traités, une réduction de sensibilité au ténofovir in vitro > 1,4 fois (médiane de 2,7) a été observée dans 14 isolats (sur un total de 304, soit 4,6 % [études 902 et 907]) provenant de patients chez qui l’administration de fumarate de ténofovir disoproxil s’est soldée par un échec thérapeutique au bout de 96 semaines. Une analyse génotypique des isolats résistants a montré la présence d’une mutation du gène de la transcriptase inverse du VIH-1, mutation entraînant la substitution K65R.
Essai iPrEx : Lors d’une étude clinique portant sur des sujets séronégatifs au VIH-1 (essai iPrEx, voir ESSAIS CLINIQUES), aucune mutation associée à la résistance à l’emtricitabine ou au ténofovir n’a été détectée au moment de la séroconversion parmi 48 sujets du groupe sous comprimés d’emtricitabine et de fumarate de ténofovir disoproxil et 83 sujets du groupe placebo infectés par le VIH-1 au cours de l’essai. Dix sujets se sont avérés infectés par le VIH-1 au moment de leur recrutement. Les substitutions M184V/I associées à la résistance à
l’emtricitabine ont été observées chez 3 des 10 sujets (2 sur 2 dans le groupe sous comprimés d’emtricitabine et de fumarate de ténofovir disoproxil et 1 sur 8 dans le groupe placebo). Un des deux sujets du groupe sous comprimés d’emtricitabine et de fumarate de ténofovir disoproxil présentait un virus de type sauvage lors de son recrutement et a développé la substitution M184V 4 semaines après celui-ci. L’autre sujet présentait une résistance indéterminée lors de son recrutement mais la substitution M184I a été détectée 4 semaines après celui-ci.
Essai Partners PrEP : Lors d’une étude clinique portant sur des sujets séronégatifs au VIH-1 (essai Partners PrEP, voir ESSAIS CLINIQUES), aucun variant exprimant une substitution d’acides aminés associée à une résistance à l’emtricitabine ou au ténofovir n’a été détecté au moment de la séroconversion parmi 12 sujets du groupe sous comprimés d’emtricitabine et de fumarate de ténofovir disoproxil, 15 sujets du groupe sous fumarate de ténofovir disoproxil) et 51 sujets du groupe placebo. Quatorze sujets se sont avérés infectés par le VIH-1 au moment de leur recrutement (3 dans le groupe sous comprimés d’emtricitabine et de fumarate de ténofovir disoproxil, 5 dans le groupe sous fumarate de ténofovir disoproxil et 6 dans le groupe placebo). L’un des trois sujets dans le groupe sous comprimés d’emtricitabine et de fumarate de ténofovir disoproxil qui était infecté par un virus de type sauvage lors du recrutement a développé un virus exprimant la mutation M184V à la semaine 12. Deux des cinq sujets dans le groupe sous fumarate de ténofovir disoproxil étaient infectés par des virus résistants au ténofovir au moment de la séroconversion ; l’un des sujets infectés par un virus de type sauvage au moment du recrutement a développé une substitution K65R à la semaine 16, tandis que le deuxième sujet était infecté par un virus exprimant la combinaison des substitutions D67N et K70R après la séroconversion à la semaine 60, bien que le virus initial n’ait pas été génotypé. On ne peut établir clairement si la résistance a émergé ou si elle a été transmise. À la suite du recrutement, 4 sujets (2 dans le groupe sous fumarate de ténofovir disoproxil, 1 dans le groupe sous comprimés d’emtricitabine et de fumarate de ténofovir disoproxil et 1 dans le groupe placebo) étaient infectés par un virus exprimant les substitutions K103N ou V106A, ce qui confère un niveau élevé de résistance aux INNTI mais n’ont pas été associées au ténofovir ni à l’emtricitabine et étaient peut-être présentes dans le virus à l’origine de l’infection.
Résistance croisée
Emtricitabine et fumarate de ténofovir disoproxil : Une résistance croisée entre certains inhibiteurs nucléosidiques de la transcriptase inverse (INTI) a été reconnue. Les substitutions M184V/I et/ou K65R ou K70E sélectionnées in vitro par l’association d’emtricitabine et de ténofovir ont également été observées dans certains isolats de VIH-1 chez des patients chez qui le traitement par ténofovir en association avec 1) de la lamivudine ou de l’emtricitabine et 2) de l’abacavir ou de la didanosine a échoué. Par conséquent, une résistance croisée entre ces médicaments peut survenir chez des patients dont le virus présente l’une ou l’autre de ces substitutions d’acides aminés, ou les deux.
Emtricitabine : Des isolats résistants à l’emtricitabine (M184V/I) ont présenté une résistance croisée à la lamivudine et à la zalcitabine, mais sont demeurés sensibles in vitro à la didanosine, à la stavudine, au ténofovir, à la zidovudine ainsi qu’aux INNTI (delavirdine, éfavirenz et névirapine). Il est possible que certains isolats provenant de patients ayant reçu de nombreux traitements et comportant la substitution d’acides aminés M184V/I ainsi que d’autres substitutions associées à la résistance aux INTI conservent une sensibilité envers le ténofovir. Des isolats de VIH-1 renfermant la mutation K65R, sélectionnés in vivo par l’abacavir, la
didanosine, le ténofovir et la zalcitabine, ont présente une sensibilité réduite à l’inhibition par l’emtricitabine. Des virus hébergeant des mutations conférant une sensibilité réduite à la stavudine et à la zidovudine (M41L, D67N, K70R, L210W, T215Y/F ou K219Q/E/N) ou à la didanosine (L74V) sont demeurés sensibles à l’emtricitabine. Des isolats de VIH-1 présentant la mutation K103N associée à la résistance aux INNTI étaient sensibles à l’emtricitabine.
Fumarate de ténofovir disoproxil : Des isolats obtenus chez des patients (N = 20) dont le VIH-1 exprimait en moyenne trois substitutions associées à la zidovudine (M41L, D67N, K70R, L210W, T215Y/F ou K219Q/E/N) ont présenté une réduction de la sensibilité au ténofovir de 3,1 fois. Les souches de VIH-1 résistantes aux multinucleósides avec une double mutation d’insertion T69S de la transcriptase inverse ont présenté une sensibilité réduite au ténofovir.
TOXICOLOGIE NON CLINIQUE
Toxicologie
Le ténofovir et le fumarate de ténofovir disoproxil administrés dans le cadre d'études toxicologiques sur des rats, des chiens et des singes à des expositions (selon ASC) supérieures ou égales à 6 fois celles observées chez les humains ont engendré une toxicité osseuse. Chez les singes, la toxicité osseuse a été diagnostiquée comme ostéomalacie. L'ostéomalacie observée chez les singes s'est révélée réversible après réduction des doses ou arrêt du ténofovir. Chez les rats et les chiens, la toxicité osseuse s'est manifestée sous forme de densité minérale osseuse réduite. Le(s) mécanisme(s) sous-jacent(s) à la toxicité osseuse est/sont inconnu(s).
Des signes de toxicité rénale ont été observés chez 4 espèces d'animaux. Des augmentations de la créatinine sérique, de l'azote uréique du sang, de la glycosurie, de la protéinurie, de la phosphaturie et de la calciurie, ainsi que des diminutions du phosphore sérique ont été observées à différents degrés chez ces animaux. Ces toxicités ont été observées à des expositions (selon ASC) 2 à 20 fois supérieures à celles observées chez les humains. Le lien entre les anomalies rénales, notamment la phosphaturie, et la toxicité osseuse est inconnu.
Pouvoir carcinogène
Emtricitabine : Aucune augmentation de la fréquence de tumeurs liées au médicament n’a été observée lors d’études sur le pouvoir carcinogène à long terme de l’emtricitabine administré par voie orale à des doses allant jusqu’à 750 mg/kg/jour (26 fois l’exposition générale à laquelle donne lieu la dose thérapeutique de 200 mg/jour chez l’homme) chez la souris, ou à des doses allant jusqu’à 600 mg/kg/jour (31 fois l’exposition générale à laquelle donne lieu la dose thérapeutique de 200 mg/jour chez l’homme) chez le rat.
Fumarate de ténofovir disoproxil : Des études sur le pouvoir carcinogène à long terme du fumarate de ténofovir disoproxil administré par voie orale ont été menées chez la souris et le rat. À la dose élevée chez la souris femelle, les adénomes du foie ont augmenté à des expositions 16 fois supérieures aux expositions chez l’homme. Dans l’étude chez la souris (60 souris/sexe/groupe), un mâle et deux femelles du groupe recevant 600 mg/kg/jour (15 fois l’exposition générale à laquelle donne lieu la dose recommandée de 300 mg/kg/jour chez
l’homme) ont présenté des tumeurs duodénales. Le mécanisme sous-jacent à cet effet demeure incertain, mais il se pourrait que ces tumeurs soient liées à la concentration locale élevée du médicament dans le tube digestif. Aucune tumeur liée au traitement n’a été observée chez les souris des groupes recevant 100 ou 300 mg/kg/jour. Chez le rat (60 rats/sexe/groupe), aucune augmentation de la fréquence des tumeurs liées au traitement n’a été observée chez les animaux ayant reçu 30, 100 ou 300 mg/kg/jour (soit environ cinq fois l’exposition chez l’homme).
Pouvoir mutagène
Emtricitabine : L’emtricitabine ne s’est pas révélée génotoxique dans le test de mutations bactériennes inverses (test d’Ames), dans l’essai sur lymphomes de souris et dans le test des micronoyaux chez la souris.
Fumarate de ténofovir disoproxil : Le fumarate de ténofovir disoproxil ne s’est pas révélé mutagène dans le test d’Ames (essai de mutations inverses chez Salmonella-Escherichia coli en présence d’enzymes microsomiales mammaliennes), mais des résultats positifs ont été obtenus dans l’essai in vitro de mutations directes (TK+/-) dans des cellules L5178Y de lymphome de souris, avec ou sans activation métabolique. Aucune activité clastogène du fumarate de ténofovir disoproxil n’a été observée à des niveaux d’exposition plasmatique dix fois supérieurs au niveau d’exposition humaine dans le test in vivo des micronoyaux chez la souris.
Altération de la fécondité
Emtricitabine : L’emtricitabine n’a pas eu d’incidence sur la fécondité de rats mâles ayant reçu des doses produisant une exposition environ 140 fois plus élevée que celle à laquelle donne lieu chez l’homme l’administration de 200 mg par jour. De même, aucune incidence sur la fécondité de souris mâles ou de souris femelles n’a été observée non plus avec une exposition, dans ce cas-ci, environ 60 plus élevée. La fécondité de la progéniture de souris ayant exposées quotidiennement, depuis avant la naissance (in utero) jusqu’à la maturité sexuelle, à des niveaux d’exposition quotidienne (ASC) environ 60 fois plus élevés que l’exposition humaine à la dose quotidienne recommandée de 200 mg était normale.
Fumarate de ténofovir disoproxil : La toxicité du ténofovir sur la procréation a été évaluée chez le rat et le lapin. L’administration de doses de fumarate de ténofovir disoproxil allant jusqu’à 600 mg/kg/jour n’a pas eu d’effets indésirables sur la fécondité ou la performance de reproduction générale des rats. Le fumarate de ténofovir disoproxil n’a pas eu d’effets indésirables sur le développement embryo-fœtal des rats à des doses allant jusqu’à 450 mg/kg/jour et sur celui des lapins à des doses allant jusqu’à 300 mg/kg/jour. Lors d’une étude sur la toxicité périnatale et postnatale menée chez le rat, l’administration de doses toxiques pour la mère, à savoir 450 mg/kg et 600 mg/kg, a entraîné une réduction de la survie et un léger retard de la maturation sexuelle des petits de la génération F1. Aucun effet indésirable sur la croissance, le développement, le comportement et les paramètres de reproduction n’a été observé par suite de l’administration de doses non toxiques pour la mère (150 mg/kg/jour).
Grossesse
Emtricitabine : Aucune augmentation de la fréquence d’anomalies et de malformations fœtales n’a été constatée lors d’études sur la toxicité embryo-fœtale de l’emtricitabine dans lesquelles
des souris et des lapins ont reçu une quantité entraînant une exposition (ASC) environ 60 fois et 120 fois plus élevée, respectivement, que celle à laquelle donne lieu l’administration de la dose quotidienne recommandée chez l’homme.
Fumarate de ténofovir disoproxil : Aucun signe d’altération de la fécondité ni effet nocif pour le fœtus attribuables au ténofovir n’ont été observés lors d’études sur la reproduction menées chez des rats et des lapins ayant reçu des doses jusqu’à 14 et 19 fois plus élevées, d’après la surface corporelle, que celle utilisée chez l’homme. Lors d’une étude sur la toxicité périnatale et postnatale menée chez le rat, l’administration de doses toxiques pour la mère, à savoir 450 mg/kg et 600 mg/kg (environ 14 et 19 fois plus élevées, d’après la surface corporelle, que celle utilisée chez l’homme), a entraîné une réduction du poids des petits, une diminution de la survie et un retard de la maturation sexuelle.
Registre des femmes enceintes sous traitement antirétroviral
Afin de surveiller le pronostic fœtal chez les femmes enceintes recevant un traitement antirétroviral, TEVA-EMTRICITABINE/TENOFOVIR compris, un registre des femmes enceintes sous traitement antirétroviral a été mis sur pied. On encourage les professionnels de la santé à y inscrire leurs patientes en composant le 1-800-258-4263.
RÉFÉRENCES
- 1.
Deeks SG, Barditch-Crovo P, Lietman PS, Hwang F, Cundy KC, Rooney JF, et al.
Safety, pharmacokinetics, and antiretroviral activity of intravenous 9-[2-(R)-(phosphonomethoxy)propyl]adenine, a novel anti-human immunodeficiency virus (HIV) therapy, in HIV-infected adults. Antimicrob Agents Chemother 1998 Sep ; 42 (9):2380-4.
- 2. Barditch-Crovo P, Deeks SG, Collier A, Safrin S, Coakley DF, Miller M, et al. Phase I/II trial of the pharmacokinetics, safety, and antiretroviral activity of tenofovir disoproxil fumarate in HIV-1 infected adults. Antimicrob Agents Chemother 2001 Oct ; 45 (10):2733-9.
- 3. Schooley RT, Ruane P, Myers RA, Beall G, Lampiris H, Berger D, et al. Tenofovir DF in antiretroviral-experienced patients: results from a 48-week, randomized, double-blind study. AIDS 2002 Jun 14 ; 16 (9):1257-63.
- 4. Margot NA, Isaacson E, McGowan I, Cheng AK, Schooley RT, Miller MD. Genotypic and phenotypic analyses of HIV-1 in antiretroviral-experienced patients treated with tenofovir DF. AIDS 2002 Jun 14 ; 16 (9):1227-35.
- 5.
Gallant, J.E., DeJesus, E., Arribas, J.R., Pozniak, A.L., Gazzard, B., Campo, R.E. et al.
Tenofovir DF, Emtricitabine and Efavirenz versus Zidovudine, Lamivudine and Efavirenz for HIV. New Engl. J. Med. 2006 (354): 251-260.
- 6. EMEA Public Statement, Efficacy and safety concerns regarding the coadministration of tenofovir disoproxil fumarate (TDF, Viread) and didanosine (ddI, Videx), 2005. http://www.emea.eu.int/pdfs/human/press/pus/6233105en.pdf
- 7.
Podzamczer D, Ferrer E, Gatell JM, Niubo J, Dalmau D, Leon A, Knobel H, Polo C,
Iniguez D, Ruiz I. Early virological failure with a combination of tenofovir, didanosine and efavirenz. Antiviral Therapy 2005 ; 10: 171-177.
- 8.
Benaboud, S., et al. 2011. Concentrations of Tenofovir and Emtricitabine in Breast
Milk of HIV-1 Infected Women in Abidjan, Côte d’Ivoire, in the ANRS 12109 TEmAA Study, Step 2. Antimicrob. Agents Chemother. 55: 1315-1317.
- 9. Baeten J, Donnell D, Ndase P, Mugo N, Campbell J, Wangisi J, et al. Antiretroviral prophylaxis for HIV prevention in heterosexual men and women. N Engl J Med 2012 ;367 (5):399-410.
- 10.
Grant RM, Lama JR, Anderson PL, McMahan V, Liu AY, Vargas L, et al. Preexposure
Chemoprophylaxis for HIV Prevention in Men Who Have Sex with Men. N Engl J Med 2010 ;363 (27):2587-99.
- 11.
Monographie de produit de TruvadaMD, Gilead Sciences Canada Inc., Date de révision :
5 juillet 2018, Numéro de contrôle : 215258.