


Monographie de produit - Teva-Lacosamide
MODIFICATIONS MAJEURES RÉCENTES APPORTÉES À LA MONOGRAPHIE
| 7 Mises en garde et précautions, 7.1.1 Grossesse | 02/2025 |
|---|---|
| 7 Mises en garde et précautions, 7.1.2 Allaitement | 02/2025 |
TABLE DES MATIÈRES
Les sections ou sous-sections sans objet au moment de l’autorisation du produit ne figurent pas aux présentes.
MODIFICATIONS MAJEURES RÉCENTES APPORTÉES À LA MONOGRAPHIE .................................. 2
TABLE DES MATIÈRES....................................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ......................................... 4
1 INDICATIONS ........................................................................................................................ 4
1.1 Enfants .......................................................................................................................... 4
1.2 Personnes âgées ........................................................................................................... 4
- 2. CONTRE-INDICATIONS .......................................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION ........................................................................................ 5
4.1 Considérations posologiques ....................................................................................... 5
4.2 Dose recommandée et ajustement posologique ......................................................... 5
4.4 Administration .............................................................................................................. 6
4.5 Dose oubliée ................................................................................................................. 7
5 SURDOSAGE .......................................................................................................................... 7
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ............ 8
7 MISES EN GARDE ET PRÉCAUTIONS ..................................................................................... 9
7.1 Cas particuliers ........................................................................................................... 15
7.1.1 Grossesse ............................................................................................................ 15
7.1.2 Allaitement ......................................................................................................... 16
7.1.3 Enfants ................................................................................................................ 16
7.1.4 Personnes âgées ................................................................................................. 16
8 EFFETS INDÉSIRABLES ......................................................................................................... 17
8.1 Aperçu des effets indésirables ................................................................................... 17
8.2 Effets indésirables observés au cours des essais cliniques ........................................ 17
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques ................ 23
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ....................................................... 24
8.5 Effets indésirables signalés après la commercialisation du produit .......................... 24
9 INTERACTIONS MÉDICAMENTEUSES .................................................................................. 27
9.2 Aperçu des interactions médicamenteuses ............................................................... 27
9.4 Interactions médicament-médicament ..................................................................... 28
9.5 Interactions médicament-aliments ............................................................................ 30
9.6 Interactions médicament-plantes médicinales .......................................................... 30
9.7 Interactions médicament-épreuves de laboratoire ................................................... 30
10 PHARMACOLOGIE CLINIQUE .......................................................................................... 30
10.1 Mode d’action ............................................................................................................ 30
10.2 Pharmacodynamie ...................................................................................................... 31
10.3 Pharmacocinétique .................................................................................................... 32
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ............................................................. 35
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ........................................................... 35
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .............................................................................. 36
13 RENSEIGNEMENTS PHARMACEUTIQUES ....................................................................... 36
14 ESSAIS CLINIQUES ........................................................................................................... 37
14.1 Essais cliniques, par indication ................................................................................... 37
Monothérapie......................................................................................................................... 37
Traitement adjuvant ............................................................................................................... 40
14.2 Études de biodisponibilité comparative ..................................................................... 44
15 MICROBIOLOGIE ............................................................................................................. 45
16 TOXICOLOGIE NON CLINIQUE ........................................................................................ 45
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE ............................................................... 48
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS.................................. 49
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
TEVA-LACOSAMIDE (comprimés de lacosamide) est indiqué :
- en monothérapie dans la prise en charge des crises d’épilepsie partielles chez les adultes (≥ 18 ans) épileptiques. Tous les patients ayant participé à l'essai clinique sur la monothérapie avaient nouvellement ou récemment reçu un diagnostic d'épilepsie (voir 14 ESSAIS CLINIQUES).
- comme traitement adjuvant dans la prise en charge des crises d’épilepsie partielles chez les adultes épileptiques dont les crises ne sont pas maîtrisées de manière satisfaisante par les traitements classiques.
1.1 Enfants
Enfants (< 18 ans) : D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité du lacosamide n’ont pas été établies chez les enfants et les adolescents. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population (voir 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : On possède peu d’expérience clinique sur l’utilisation du lacosamide chez les patients âgés atteints d’épilepsie. Tout ajustement posologique doit être fait avec prudence chez ces patients, et la diminution de la clairance rénale associée au vieillissement doit être prise en considération (voir 7.1.4 Personnes âgées, 4.2 Dose recommandée et ajustement posologique, Personnes âgées et 10.3 Pharmacocinétique, Populations et affections particulières, Personnes âgées).
2. CONTRE-INDICATIONS
- Hypersensibilité à TEVA-LACOSAMIDE ou à l’un ou l’autre des excipients de la préparation. Pour en connaître la liste complète, reportez-vous à la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT de la présente monographie.
- Présence ou antécédents de bloc auriculoventriculaire du deuxième ou du troisième degré.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
TEVA-LACOSAMIDE peut être pris avec ou sans aliments.
4.2 Dose recommandée et ajustement posologique
Monothérapie
La dose de départ recommandée de lacosamide est de 100 mg 2 fois par jour (200 mg/jour), avec ou sans aliments. Selon la réponse au traitement et sa tolérabilité, la dose d’entretien peut être augmentée de 50 mg 2 fois par jour chaque semaine (100 mg/jour), jusqu’à l’atteinte de la dose quotidienne maximale recommandée de 300 mg 2 fois par jour (600 mg/jour). Dans l'essai clinique sur la monothérapie, la majorité des patients qui a complété la phase d'évaluation de l'étude et sont restés sans crises recevaient des doses de 200 ou 400 mg/jour du lacosamide (voir 14.2 Résultats d’étude, Monothérapie).
Chez les patients ayant atteint une dose de TEVA-LACOSAMIDE ≥ 400 mg/jour et ayant besoin d’un traitement anticonvulsivant supplémentaire, la dose de lacosamide en traitement adjuvant recommandée ci-dessous doit être appliquée. La dose maximale recommandée pour le traitement adjuvant est de 400 mg/jour.
Traitement adjuvant
La dose initiale de TEVA-LACOSAMIDE recommandée est de 50 mg deux fois par jour, avec ou sans aliments. Après une semaine, cette dose devrait avoir été portée à la dose thérapeutique initiale de 100 mg deux fois par jour. Selon la réponse au traitement et la tolérance du patient, la dose d’entretien peut être augmentée de 50 mg deux fois par jour chaque semaine, jusqu’à ce qu’elle atteigne la dose quotidienne maximale recommandée de 400 mg (200 mg 2 f.p.j.). Les doses supérieures à 400 mg/jour n’offrent aucun bienfait additionnel et sont associées à des effets indésirables plus graves et nettement plus fréquents, aussi ne sont-elles pas recommandées (voir 5 SURDOSAGE, Surdosage non aigu chez l’humain).
Patients atteints d’insuffisance rénale
Il n’est pas nécessaire d’ajuster la posologie chez les patients atteints d’insuffisance rénale légère ou modérée (clairance de la créatinine [ClCr] > 30 mL/min). Chez les patients atteints d’insuffisance rénale grave (ClCr ≤ 30 mL/min) ou terminale, on recommande de ne pas dépasser 300 mg/jour. L’augmentation de la dose doit être effectuée graduellement et avec prudence chez tous les patients atteints d’insuffisance rénale, quel qu’en soit le degré (voir 10.3 Pharmacocinétique, Populations et affections particulières, Insuffisance rénale).
Étant donné qu’une séance d’hémodialyse de 4 heures réduit d’environ 50 % l’ASC du lacosamide, on peut envisager d’administrer une dose jusqu’à 50 % plus élevée après l’hémodialyse. Du reste, le traitement doit être administré avec prudence chez les insuffisants rénaux au stade terminal, car non seulement ne dispose-t-on que de données limitées chez les sujets non épileptiques (n = 8) et d’aucune chez les patients atteints d’épilepsie, il se trouve aussi que l’administration du produit s’accompagne de l’accumulation d’un métabolite (dépourvu d’activité pharmacologique connue).
Patients atteints d’insuffisance hépatique
L’augmentation de la dose doit être effectuée avec prudence chez les patients atteints d’insuffisance hépatique légère ou modérée. La dose maximale recommandée chez ces patients est de 300 mg/jour. Comme la pharmacocinétique du lacosamide n’a pas été évaluée chez les patients atteints d’insuffisance hépatique grave, l’emploi de TEVA-LACOSAMIDE n’est pas recommandé dans cette population (voir 10.3 Pharmacocinétique, Populations et affections particulières, Insuffisance hépatique).
Enfants (< 18 ans)
L’innocuité et l’efficacité du lacosamide n’ayant pas été établies chez les patients de < 18 ans, l’emploi de cet agent n’est pas indiqué dans cette population (voir 1.1 Enfants et 7.1.3 Enfants).
Personnes âgées (≥ 65 ans)
Les données cliniques sur l’utilisation du lacosamide chez les épileptiques âgés sont limitées. Bien qu’aucune réduction de la dose ne soit nécessaire chez les personnes âgées, il faut augmenter les doses avec prudence chez ces patients et tenir compte de l’augmentation de l’ASC plasmatique consécutive à la diminution de la clairance rénale associée au vieillissement (voir 10.3 Pharmacocinétique, Populations et affections particulières, Personnes âgées).
Arrêt du traitement
Si l’administration du lacosamide doit être interrompue, on recommande de mettre fin au traitement de façon graduelle (p. ex. en diminuant la dose quotidienne de 200 mg chaque semaine), conformément à la pratique clinique courante.
4.4 Administration
Comprimés pelliculés
Les comprimés pelliculés sont pris par voie orale deux fois par jour. Le comprimé ne doit pas être divisé ou écrasé. Pour obtenir de plus amples renseignements sur le mode d’emploi, voir la section 4.2 Dose recommandée et ajustement posologique de la présente monographie.
4.5 Dose oubliée
Si le patient a oublié de prendre une dose et qu’il ne s’est écoulé que quelques heures, il doit la prendre dès qu’il s’en rend compte, à moins que l’heure de la prochaine n’approche. Si tel est le cas, il devra attendre le moment prévu avant de prendre la prochaine dose de TEVA-LACOSAMIDE. Il ne doit pas prendre 2 doses en même temps.
5 SURDOSAGE
Signes, symptômes et épreuves de laboratoire témoignant d’un surdosage chez l’être humain
Dose létale la plus faible connue : Environ 7 g (homme, 56 ans) (voir ci-dessous).
Les effets indésirables que les patients exposés à un surdosage aigu de lacosamide ont connus au cours des essais cliniques précédant la commercialisation étaient principalement du même type que ceux observés chez les patients qui reçoivent des doses thérapeutiques de lacosamide.
Les événements indésirables les plus communément observés après l’administration de doses supérieures à 400 mg/jour et allant jusqu’à 800 mg/jour touchaient principalement le système nerveux central (étourdissements, céphalées, fatigue) et l’appareil digestif (nausées et vomissements).
Un seul cas de surdosage intentionnel, survenu chez un patient qui s’était administré 12 000 mg de lacosamide en concomitance avec des doses élevées de zonisamide, de topiramate et de gabapentine, a été signalé lors d’un essai clinique. Initialement comateux, le patient a présenté un bloc AV du deuxième degré ainsi que des convulsions, puis il a été hospitalisé. Une ÉEG a révélé des ondes épileptiformes. Le patient s’est remis deux jours plus tard. Parmi les 9 cas de surdosage aigu de lacosamide (> 800 mg) survenus au cours des essais cliniques menés avant la commercialisation du médicament, aucun n’a été mortel.
Une diminution de l’acuité visuelle a été signalée dans un cas de surdosage de lacosamide (1050 mg en une seule journée) lors d’un essai clinique. L’événement n’a pas été considéré comme grave et s’est résolu le lendemain.
Durant la période de pharmacovigilance, les événements ayant été rapportés à la suite de surdosages aigus dont les doses allaient de 800 mg à 12 000 mg ont été des étourdissements, des nausées, des troubles de la vision, des convulsions (crises tonico-cloniques généralisées, état de mal épileptique), des troubles de la conduction cardiaque, des états de choc et le coma. Un arrêt cardiaque mortel, un état de choc et une insuffisance polyviscérale ont été signalés par suite d’une surdose aiguë de 7000 mg de lacosamide.
Des comptes rendus de pharmacovigilance font également état de convulsions et de perte de connaissance chez des patients victimes d’un surdosage aigu occasionné par la prise d’une dose unique de lacosamide de 400 à 1200 mg.
Surdosage non aigu chez l’humain
Des cas de surdosage non aigu de lacosamide ont également été signalés. Dans la très grande majorité des cas, les patients avaient reçu des doses quotidiennes de lacosamide ≤ 800 mg pendant un laps de temps variable. Les effets indésirables observés après l’administration de doses suprathérapeutiques comprenaient des troubles de la vision (vue brouillée, diplopie, nystagmus), des arythmies cardiaques, un état de mal épileptique, des convulsions et une augmentation de la fréquence et de la durée des crises. À titre d’exemple, une augmentation de la durée et de la fréquence des crises a été observée chez un patient qui avait reçu des doses de lacosamide de 900 mg/jour pendant 23 jours. La dose quotidienne maximale de TEVA-LACOSAMIDE recommandée chez les épileptiques atteints de crises partielles est de 400 mg en traitement adjuvant et de 600 mg en monothérapie ; l’administration de doses plus élevées n’est pas recommandée (voir 4.2 Dose recommandée et ajustement posologique).
Traitement ou prise en charge du surdosage
Vu l’absence d’antidote spécifique de TEVA-LACOSAMIDE, il faut appliquer les mesures standard de décontamination. L’administration de soins de soutien généraux, la surveillance des signes vitaux et l’observation de l’état du patient sont également indiquées. Pour obtenir les renseignements les plus récents concernant la prise en charge du surdosage de TEVA-LACOSAMIDE, communiquez avec un centre antipoison. L’hémodialyse standard permet d’éliminer une quantité importante de TEVA-LACOSAMIDE (réduction de l’exposition générale de 50 % en 4 heures). Même si on n’y a pas eu recours dans les quelques cas connus de surdosage, l’hémodialyse pourrait être utile selon l’état du patient ou en cas d’insuffisance rénale importante.
| Pour prendre connaissance des renseignements les plus récents sur les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région ou contactez Santé Canada au numéro sans frais 1-844-POISON-X (1-844-764-7669). |
|---|
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / Teneurs / Composition | Ingrédients non médicinaux (liste complète) |
|---|---|---|
| Orale | Comprimés pelliculés / 50 mg, 100 mg, 150 mg et 200 mg | Alcool polyvinylique, cellulose microcristalline, crospovidone, dioxyde de titane, hydroxypropylcellulose, polyéthylène glycol, |
silice colloïdale anhydre, stéarate de magnésium, talc et les colorants mentionnés ci-après. Comprimés de 50 mg : oxyde de fer noir, oxyde de fer jaune et oxyde de fer rouge. Comprimés de 100 mg : FD&C jaune nº 6 / jaune soleil FCF sur substrat d’aluminium, jaune quinolone et oxyde de fer jaune. Comprimés de 150 mg : FD&C jaune nº 6 / jaune soleil FCF sur substrat d’aluminium et oxyde de fer jaune. Comprimés de 200 mg : FD&C bleu nº 1 / bleu brillant FCF sur substrat d’aluminium et ponceau 4R sur substrat d’aluminium. |
Comprimés pelliculés TEVA-LACOSAMIDE
Les comprimés pelliculés TEVA-LACOSAMIDE sont offerts dans les teneurs suivantes :
Comprimés de 50 mg : Comprimés pelliculés roses de forme ovale et biconvexes portant l’inscription gravée « 50 » d’un côté et uni de l’autre. Offerts en flacons de PÉHD contenant 60 comprimés.
Comprimés de 100 mg : Comprimés pelliculés jaune de forme ovale et biconvexes portant l’inscription gravée « 100 » d’un côté et uni de l’autre. Offerts en flacons de PÉHD contenant 60 comprimés.
Comprimés de 150 mg : Comprimés pelliculés orange de forme ovale et biconvexes portant l’inscription gravée « 150 » d’un côté et uni de l’autre. Offerts en flacons de PÉHD contenant 60 comprimés.
Comprimés de 200 mg : Comprimés pelliculés bleus de forme ovale et biconvexes portant l’inscription gravée « 200 » d’un côté et uni de l’autre. Offerts en flacons de PÉHD contenant 60 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Interruption de l’administration d’antiépileptiques
Comme dans le cas de tous les antiépileptiques, l’interruption du traitement par TEVA-LACOSAMIDE doit se faire graduellement (sur une période d’au moins une semaine), afin de réduire au minimum le risque d’augmentation de la fréquence des crises (voir 4.2 Dose recommandée et ajustement posologique, Arrêt du traitement).
Carcinogenèse et mutagenèse
Pour un exposé des données obtenues chez l’animal, voir 16 TOXICOLOGIE NON CLINIQUE, Pouvoir mutagène et pouvoir carcinogène.
Appareil cardiovasculaire
Troubles du rythme et de la conduction cardiaques
- Prolongation de l’espace PR
Des cas de bloc auriculoventriculaire du deuxième degré ou de degré supérieur ont été signalés durant la période de pharmacovigilance. De rares cas de tachyarythmie ventriculaire ont été signalés chez des patients atteints d’une affection proarythmique. Dans de rares cas, ces événements ont entraîné une asystolie, un arrêt cardiaque ou la mort chez des patients ayant un trouble proarythmique sous-jacent.
Les patients doivent être informés des symptômes d’arythmie cardiaque (p. ex. pouls lent ou irrégulier, palpitations, essoufflement, sensation de tête légère et évanouissement) et être avisés de communiquer avec leur médecin si de tels symptômes se manifestent.
Le traitement par TEVA-LACOSAMIDE doit être interrompu chez les patients qui présentent une arythmie cardiaque grave, et une évaluation clinique approfondie des avantages et des risques doit être effectuée avant une éventuelle reprise du traitement.
TEVA-LACOSAMIDE doit être utilisé avec prudence chez les patients présentant une affection proarythmique sous-jacente telle qu’un trouble connu de la conduction (p. ex. bloc auriculoventriculaire du premier degré marqué, maladie du sinus sans stimulateur cardiaque) ou une maladie cardiaque grave (p. ex. ischémie myocardique/infarctus du myocarde, insuffisance cardiaque, cardiopathie structurale ou canalopathie sodique), ainsi que chez les patients qui prennent des médicaments qui perturbent la conduction cardiaque (voir 9.2 Aperçu des interactions médicamenteuses). Chez ces patients, on recommande d’effectuer un ÉCG avant d’amorcer le traitement par TEVA-LACOSAMIDE, puis d’en refaire un autre une fois la posologie ajustée pour atteindre l’état d’équilibre.
Étant donné que le risque de troubles cardiaques peut être plus élevé chez les personnes âgées, le traitement de ces patients commande une prudence particulière. Il en va de même en cas d’administration concomitante de TEVA-LACOSAMIDE et d’autres médicaments qui prolongent l’espace PR (p. ex. antiépileptiques qui bloquent les canaux sodiques, prégabaline ou bêtabloquants), car ils pourraient le prolonger davantage (voir 8.2 Effets indésirables observés au cours des essais cliniques, Troubles cardiaques et 9.2 Aperçu des interactions
médicamenteuses). Chez ces patients, on devrait envisager d’effectuer un électrocardiogramme (ÉCG) avant une augmentation de porter la dose de TEVA-LACOSAMIDE à plus de 400 mg/ jour, de même qu’après l’ajustement posologique pour atteindre l’état d’équilibre.
Au cours d’essais cliniques menés chez des sujets en bonne santé et des patients atteints d’épilepsie, l’administration de lacosamide a été associée à une prolongation dose-dépendante de l’espace PR (voir 10.2 Pharmacodynamie, Électrophysiologie cardiaque). Les patients qui présentaient des anomalies électrocardiographiques importantes ont été systématiquement exclus de ces essais. La prolongation moyenne de l’espace PR (au tmax) observée dans les groupes sous lacosamide (400 mg/jour et 800 mg/jour) et dans le groupe sous placebo lors d’une étude de pharmacologie clinique comprenant l’enregistrement d’un ÉCG chez des sujets en bonne santé a été de respectivement 13,6 ms, 18,2 ms et 6,3 ms. La prolongation moyenne de l’espace PR observée après 12 semaines de traitement d’entretien chez les patients atteints de crises partielles ayant pris part aux essais contrôlés sur le traitement adjuvant s’établissait à respectivement 1,4 ms, 4,4 ms et 6,6 ms dans les groupes ayant reçu 200, 400 ou 600 mg/jour de lacosamide, et à -0,3 ms dans le groupe sous placebo. La prolongation maximale moyenne de l’espace PR observée lors de ces essais cliniques s’est chiffrée à respectivement 12,7 ms, 14,3 ms et 15,7 ms dans les groupes sous lacosamide à 200, 400 et 600 mg/jour et à 11,2 ms dans le groupe sous placebo. Parmi les patients ayant participé à ces essais contrôlés, 0,4 % (4/944 patients) de ceux qui recevaient le lacosamide ont présenté à l’ÉCG un bloc auriculoventriculaire du premier degré asymptomatique, effet secondaire qui n’a été observé chez aucun (0 %) des 364 patients sous placebo (voir 8.2 Effets indésirables observés au cours des essais cliniques, Troubles cardiaques).
- Fibrillation et flutter auriculaires
L’administration de TEVA-LACOSAMIDE peut prédisposer aux arythmies auriculaires (fibrillation ou flutter auriculaires), en particulier chez les patients atteints de neuropathie diabétique et/ou de maladie cardiovasculaire. Il faut indiquer aux patients quels sont les symptômes de ces troubles (p. ex. palpitations, pouls rapide ou irrégulier et essoufflement) et leur dire de consulter leur médecin s’ils présentent l’une ou l’autre de ces manifestations.
Des cas de fibrillation et de flutter auriculaires ont été signalés lors d’essais cliniques ouverts menés chez des patients épileptiques ainsi que pendant la période de pharmacovigilance. Cependant, aucun cas ne s’est produit au cours des essais à court terme sur le lacosamide menés chez des patients épileptiques. Chez les patients atteints de neuropathie diabétique, 0,6 % des sujets traités par le lacosamide ont présenté une fibrillation ou un flutter auriculaire considéré comme un effet indésirable, comparativement à 0 % des patients sous placebo.
Conduite d’un véhicule et utilisation de machines
Il faut aviser les patients de s’abstenir de conduire un véhicule, d’utiliser des machines complexes ou d’effectuer toute autre tâche dangereuse jusqu’à tant qu’ils sachent quels sont les effets de TEVA-LACOSAMIDE sur leur aptitude à entreprendre de telles activités (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets neurologiques).
Fonctions hépatique/biliaire/pancréatique
Dans le cadre de la pharmacovigilance, de rares cas de lésion hépatique grave, y compris d’insuffisance hépatique aiguë, ont été rapportés chez des patients traités par le lacosamide. Certains de ces cas ont été considérés comme significatifs sur le plan clinique et possiblement ou probablement liés au traitement par le lacosamide. On doit procéder à des épreuves de la fonction hépatique pour déterminer les taux d’enzymes hépatiques dès les premiers symptômes ou signes d’un dysfonctionnement hépatique (p. ex. prurit, urines foncées, ictère, sensibilité dans le quadrant supérieur droit ou symptômes pseudogrippaux inexpliqués). On doit interrompre le traitement par TEVA-LACOSAMIDE chez les patients qui présentent un ictère ou dont les épreuves de laboratoire témoignent d’une lésion hépatique et on doit envisager un traitement de rechange (voir 8.5 Effets indésirables signalés après la commercialisation du produit, Fonctions hépatique/biliaire/pancréatique).
Système immunitaire
Hypersensibilité
Des cas de réactions d’hypersensibilité multiviscérale (y compris le syndrome DRESS [Drug Reaction with Eosinophilia and Systemic Symptoms] {syndrome d’hypersensibilité médicamenteuse}]), de syndrome de Stevens-Johnson et d’érythrodermie bulleuse avec épidermolyse ont été signalés lors de l’emploi d’anticonvulsivants, dont le lacosamide.
Le syndrome DRESS se manifeste habituellement, mais non exclusivement, par une fièvre et des éruptions cutanées s’accompagnant d’une atteinte d’autres organes ou appareils pouvant inclure ou non une éosinophilie, une hépatite, une néphrite, une lymphadénopathie ou une myocardite. Toutefois, comme les manifestations de ces troubles varient, des signes et symptômes intéressant d’autres organes sont également possibles. Si on soupçonne de telles réactions d’hypersensibilité, il faut interrompre l’administration de TEVA-LACOSAMIDE et amorcer un traitement de rechange.
Un cas d’hépatite et de néphrite symptomatiques a été observé parmi les 4011 sujets ayant été exposés au lacosamide au cours de sa mise au point clinique. L’événement s’est produit chez un volontaire en bonne santé, 10 jours après l’interruption du traitement par le lacosamide. Le sujet ne prenait pas d’autre médicament en concomitance, et les causes virales potentielles de l’hépatite ont toutes été écartées. Le sujet s’est rétabli complètement en un mois, sans avoir reçu de traitement spécifique. Ce cas cadre avec une réaction d’hypersensibilité multiviscérale retardée. Les autres cas possibles comprennent deux patients présentant une éruption cutanée et une hausse des enzymes hépatiques ainsi qu’un autre atteint d’une myocardite et d’une hépatite de cause inconnue.
Bien qu’aucun cas de syndrome de Stevens-Johnson n’ait été signalé durant la mise au point clinique du médicament, de très rares cas — observés durant un traitement combinant le lacosamide et d’autres antiépileptiques — ont été signalés durant la pharmacovigilance, aussi ne peut-on exclure la possibilité d’une relation de cause à effet entre le syndrome de Stevens-Johnson et le lacosamide.
De même, aucun cas d’érythrodermie bulleuse avec épidermolyse n’a été signalé durant la mise au point clinique du médicament, mais de très rares cas ont été signalés durant la pharmacovigilance par suite d’un traitement par le lacosamide en association avec d’autres médicaments, y compris d’autres antiépileptiques. On ne peut donc exclure non plus la possibilité d’une relation de cause à effet entre l’érythrodermie bulleuse avec épidermolyse et le lacosamide.
Surveillance et épreuves de laboratoire
Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire.
Effets neurologiques
Étourdissements et ataxie
Le traitement par le lacosamide a été associé à des étourdissements et à une ataxie, effets qui pourraient accroître le risque de blessure accidentelle ou de chute (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Conduite d’un véhicule et utilisation de machines).
Lors des essais cliniques contrôlés sur le traitement adjuvant, des étourdissements ont été observés chez 25 % des patients atteints de crises partielles qui prenaient de 1 à 3 anticonvulsivants et qui recevaient l’une des doses recommandées de lacosamide (200 à 400 mg/jour). Cet effet indésirable, qui n’a comparativement touché que 8 % des patients sous placebo, est celui qui a le plus souvent mené à l’abandon du traitement (3 %). Une ataxie est survenue chez 6 % des patients sous lacosamide (doses recommandées de 200 à 400 mg/jour), mais chez seulement 2 % des patients sous placebo (voir 8.2 Effets indésirables observés au cours des essais cliniques). Une augmentation substantielle de la fréquence de ces effets a été observée chez les patients ayant reçu des doses de lacosamide supérieures à 400 mg/jour.
Troubles ophtalmologiques
Au cours des essais cliniques contrôlés sur le traitement adjuvant, menés chez des patients atteints de crises partielles, le traitement par le lacosamide a été associé à des effets indésirables d’ordre visuel, comme la vue brouillée (lacosamide : 8 % ; placebo 3 %) et la diplopie (lacosamide : 11 % ; placebo 2 %). Trois pour cent des patients sous lacosamide ont abandonné le traitement en raison de tels effets (le principal étant la diplopie ; voir 8 EFFETS INDÉSIRABLES).
Les patients doivent être informés de prévenir leur médecin sans tarder en cas de perturbations visuelles. Si celles-ci persistent, une évaluation plus poussée, voire une réduction de la dose et une possible interruption du traitement par TEVA-LACOSAMIDE sont à considérer. Des examens plus fréquents sont également à envisager chez les patients qui présentent des troubles visuels connus ou qui font déjà l’objet d’un suivi systématique en raison de tels troubles.
Troubles psychiatriques
Idéation et comportement suicidaires
Des cas d’idéation et de comportement suicidaires ont été signalés chez des patients sous traitement anticonvulsivant dans plusieurs indications.
Quelle que soit l’indication du traitement, les signes d’idéation ou de comportement suicidaires doivent être surveillés chez tous les patients qui reçoivent des antiépileptiques, et un traitement approprié doit être entrepris au besoin. Les patients (et leurs aidants) doivent être avertis de consulter un médecin si de tels signes se manifestent.
Une méta-analyse de la FDA portant sur plusieurs essais à répartition aléatoire contrôlés par placebo au cours desquels des anticonvulsivants ont été utilisés pour diverses indications a révélé une légère augmentation du risque d’idéation et de comportement suicidaires chez les patients traités par ces médicaments. On ignore le mécanisme à l’origine de ce risque.
Au total, 43 892 patients traités lors des essais cliniques contrôlés par placebo ont été inclus dans la méta-analyse. Environ 75 % d’entre eux ont reçu des anticonvulsivants pour d’autres indications que l’épilepsie et, dans la majorité de ces cas, le traitement (anticonvulsivant ou placebo) a été administré en monothérapie. Par contre, dans le cas des épileptiques, qui représentaient les quelque 25 % restants environ, la majorité ont reçu le traitement (anticonvulsivant ou placebo) en tant qu’adjuvant à d’autres antiépileptiques (autrement dit, les sujets des deux groupes ont reçu un anticonvulsivant ou plus). Par conséquent, la faible augmentation du risque d’idéation et de comportement suicidaires signalée dans cette méta-analyse (0,43 % chez les patients sous anticonvulsivants comparativement à 0,24 % chez les patients sous placebo) repose en grande partie sur les patients qui ont reçu le traitement en monothérapie (anticonvulsivant ou placebo) pour d’autres indications que l’épilepsie. Finalement, en raison du fait que les patients atteints d’épilepsie constituaient un groupe minoritaire et que l’administration d’un traitement antiépileptique d’appoint dans les deux groupes constitue un facteur de confusion dans la comparaison entre le médicament et le placebo, la méthodologie de cette étude ne permet pas d’estimer le risque d’idéation et de comportement suicidaires chez les patients épileptiques qui prennent des anticonvulsivants.
aison du fait que les patients atteints d’épilepsie constituaient un groupe minoritaire et que l’administration d’un traitement antiépileptique d’appoint dans les deux groupes constitue un facteur de confusion dans la comparaison entre le médicament et le placebo, la méthodologie de cette étude ne permet pas d’estimer le risque d’idéation et de comportement suicidaires chez les patients épileptiques qui prennent des anticonvulsivants.
ison du fait que les patients atteints d’épilepsie constituaient un groupe minoritaire et que l’administration d’un traitement antiépileptique d’appoint dans les deux groupes constitue un facteur de confusion dans la comparaison entre le médicament et le placebo, la méthodologie de cette étude ne permet pas d’estimer le risque d’idéation et de comportement suicidaires chez les patients épileptiques qui prennent des anticonvulsivants.
Santé reproductive : Risques pour les femmes et les hommes
- Femmes aptes à procréer et contraception
Aucune interaction médicamenteuse d’importance clinique n’a été signalée entre le lacosamide et les contraceptifs oraux (éthinylœstradiol et lévonorgestrel) lors des études cliniques (voir 9.4 Interactions médicament-médicament, Contraceptifs oraux).
- Fécondité
Aucun effet indésirable sur la fécondité ou la reproduction n’a été observé chez des rats mâles et des rats femelles ayant reçu des doses entraînant une exposition plasmatique (ASC) allant jusqu’à environ deux fois l’ASC plasmatique produite par l’administration de la dose maximale recommandée de 400 mg/jour chez l’être humain.
Syncope
Au cours des essais contrôlés à court terme sur le traitement adjuvant menés chez des épileptiques ne souffrant d’aucune autre maladie systémique importante, l’administration de lacosamide n’a pas entraîné davantage de cas de syncopes que le placebo. Par contre, chez les patients atteints de neuropathie diabétique, 1,0 % des sujets ayant reçu le lacosamide ont présenté une syncope ou une perte de connaissance considérée comme un effet indésirable, ce qui ne s’est produit chez aucun (0 %) des patients sous placebo. La plupart des cas de syncope ont été observés chez des patients qui recevaient des doses supérieures à 400 mg/jour. Dans la plupart des cas, la cause de la syncope n’a pu être déterminée, mais plusieurs épisodes ont été associés soit à des modifications de la tension artérielle orthostatique, soit à une fibrillation ou à un flutter auriculaire (et à la tachycardie associée), soit à une bradycardie. Dans l’essai comparatif portant sur la monothérapie, sept patients du groupe sous lacosamide (1,6 %) ont présenté une syncope durant la période de traitement (voir 8.2 Effets indésirables observés au cours des essais cliniques, Syncope).
7.1 Cas particuliers
7.1.1 Grossesse
Le lacosamide n’a fait l’objet d’aucune étude clinique chez la femme enceinte. Des études réalisées chez des rates gravides ont révélé que le lacosamide et/ou ses métabolites traversent facilement la barrière placentaire. Les données chez les rates ou les lapines n’ont indiqué aucun effet tératogène, mais on a observé une embryotoxicité à des doses maternotoxiques (voir 5 SURDOSAGE, Surdosage non aigu chez l'humain ; 16 TOXICOLOGIE NON CLINIQUE, Toxicologie relative à la reproduction et au développement).
Des rapports de pharmacovigilance sur le lacosamide signalent son passage à travers la barrière placentaire chez l’humain. Comme les risques associés à l’administration du lacosamide chez l’humain n’ont pas été établis, TEVA-LACOSAMIDE ne doit pas être utilisé durant la grossesse si les bienfaits pour la mère ne l’emportent pas largement sur les risques potentiels pour le fœtus. Du reste, l’emploi de TEVA-LACOSAMIDE doit être soigneusement réévalué si la patiente décide de devenir enceinte durant son traitement.
Registre des grossesses : On conseille aux médecins de recommander à leurs patientes enceintes qui prennent TEVA-LACOSAMIDE de s’inscrire au North American Antiepileptic Drug Pregnancy Registry (NAAED). Pour ce faire, les patientes doivent téléphoner elles-mêmes au numéro sans frais 1-888-233-2334. Des renseignements sur le registre sont offerts sur le site Web suivant : www.aedpregnancyregistry.org.
7.1.2 Allaitement
Le lacosamide est excrété dans le lait maternel humain en quantités considérables. Des rapports de 0,5 à 0,83 ont été signalés entre les concentrations détectées dans le lait et le plasma de la mère. Il faut décider s’il vaut mieux interrompre l’allaitement ou mettre fin au traitement par le lacosamide en tenant compte des bienfaits du médicament pour la mère et de ses effets indésirables potentiels sur l’enfant allaité.
7.1.3 Enfants
Enfants (< 18 ans) : Comme on ne possède pas suffisamment de données sur l’innocuité et l’efficacité de TEVA-LACOSAMIDE chez les enfants (< 18 ans), l’emploi de cet agent n’est pas indiqué chez ces patients (voir 1.1 Enfants et 4.2 Dose recommandée et ajustement posologique, Enfants).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Il existe peu de données cliniques sur l’utilisation du lacosamide chez les patients âgés atteints d’épilepsie. Bien qu’aucune réduction de la dose ne soit nécessaire dans cette population, il faut faire preuve de prudence lors de l’ajustement posologique et tenir compte de la diminution de la clairance rénale associée au vieillissement et de l’augmentation conséquente de l’ASC chez ces patients (voir 4.2 Dose recommandée et ajustement posologique, Personnes âgées et 10.3 Pharmacocinétique, Populations et affections particulières, Personnes âgées).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Au total, 924 patients ont reçu du lacosamide dans le cadre des essais cliniques contrôlés sur le traitement adjuvant menés chez des patients atteints de crises d’épilepsie partielles. Au cours de l’essai clinique comparatif sur la monothérapie mené auprès de patients souffrant de crises d’épilepsie partielles, 444 patients ont reçu au moins une dose de lacosamide.
Les manifestations suivantes sont quelques-uns des effets indésirables du lacosamide ayant été signalés le plus souvent lors de ces essais : étourdissements, céphalées, nausées et troubles visuels (p. ex. diplopie, vue brouillée). Dose-dépendants, ces effets étaient habituellement d’intensité légère ou modérée.
Le profil des effets indésirables survenus dans le cadre de l’essai clinique portant sur la monothérapie était semblable à celui des essais cliniques portant sur le traitement adjuvant, à quelques exceptions près (voir ci-dessous).
Le taux d’abandon du traitement en raison d’effets indésirables observés lors des essais cliniques contrôlés sur le traitement adjuvant menés chez des patients atteints de crises partielles s’est chiffré à respectivement 8 % et 17 % chez les sujets sous lacosamide ayant reçu des doses de 200 mg/jour et de 400 mg/jour, et à 5 % chez les sujets sous placebo. À la dose de 600 mg/jour, 29 % des patients ont abandonné l’essai en raison d’effets indésirables. Les effets ayant le plus souvent entraîné l’arrêt du traitement (effets de fréquence ≥ 1 % survenus plus souvent chez les patients de l’ensemble du groupe sous lacosamide que chez les patients sous placebo) étaient les étourdissements, les troubles de la coordination, les vomissements, la diplopie, les nausées, les vertiges et la vue brouillée. D’autres effets indésirables, touchant généralement le SNC, ont entraîné l’abandon du traitement chez < 1 % des patients de l’ensemble du groupe sous lacosamide. Ces effets, moins fréquents dans le groupe sous placebo, comprenaient entre autres les manifestations suivantes : tremblements, nystagmus, fatigue, troubles de l’équilibre et troubles de l’attention.
Dans le cadre de l’essai clinique contrôlée sur la monothérapie mené auprès de patients atteints de crises d’épilepsie partielles, le taux d’abandon attribuable à un effet indésirable était de 10,6 % chez les patients traités par le lacosamide et de 15,6 % chez les patients traités par le comparateur actif (carbamazépine à libération contrôlée). Les effets indésirables qui ont le plus souvent entraîné l’abandon (≥ 1 % des patients du groupe de traitement par le lacosamide) étaient les étourdissements (1,4 %).
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
Traitement adjuvant et monothérapie
Le tableau 2 présente les effets indésirables de fréquence ≥ 1 % survenus plus souvent, lors du traitement administré dans les essais cliniques contrôlés sur le traitement adjuvant chez les patients adultes atteints de crises d’épilepsie partielles de l’ensemble du groupe traité par le lacosamide (n = 944) que chez ceux du groupe sous placebo. La majorité des effets indésirables étaient tout au plus d’intensité légère ou modérée.
Tableau 2 — Fréquence des effets indésirables survenus durant le traitement lors des essais cliniques contrôlés avec placebo portant sur le traitement adjuvant menés à double insu chez des patients atteints de crises partielles (effets de fréquence ≥ 1 % observés plus souvent chez les patients de l’ensemble du groupe sous lacosamide que chez les patients du groupe sous placebo)
Classification de effets selon MedDRA par système, appareil ou organe touché (termes privilégiés) | Placebo N = 364 % | 200 mg/jour N = 270 % | 400 mg/jour N = 471 % | 600 mg/jour N = 203 % | ||||||
| Troubles otiques et labyrinthiques | ||||||||||
| Vertiges | 1 | 5 | 3 | 4 | ||||||
| Acouphènes | 1 | 0 | 2 | 2 | ||||||
| Troubles oculaires | ||||||||||
| Diplopie | 2 | 6 | 10 | 16 | ||||||
| Vue brouillée | 3 | 2 | 9 | 16 | ||||||
| Conjonctivite | < 1 | 2 | < 1 | 0 | ||||||
| Troubles gastro-intestinaux | ||||||||||
| Nausées | 4 | 7 | 11 | 17 | ||||||
| Vomissements | 3 | 6 | 9 | 16 | ||||||
| Diarrhée | 3 | 3 | 5 | 4 | ||||||
| Constipation | 1 | 1 | 2 | 4 | ||||||
| Flatulence | 0 | 3 | 2 | 1 | ||||||
| Dyspepsie | 1 | 1 | 2 | 2 | ||||||
| Dentalgie | 1 | 2 | 2 | 1 | ||||||
| Xérostomie | 1 | 1 | 1 | 2 | ||||||
| Hypoesthésie buccale | 0 | 0 | 1 | 1 | ||||||
| Troubles généraux et problèmes au point d’administration | ||||||||||
| Fatigue | 6 | 7 | 7 | 15 | ||||||
| Trouble de la démarche | < 1 | < 1 | 2 | 4 | ||||||
| Asthénie | 1 | 2 | 2 | 4 | ||||||
| Irritabilité | 1 | 1 | 2 | 2 | ||||||
| Douleur thoracique | 1 | 2 | 1 | 2 | ||||||
| Pyrexie | 1 | 2 | 1 | 1 | ||||||
| Sensation d’ébriété | 0 | 0 | 1 | 3 | ||||||
| Œdème périphérique | 0 | 1 | < 1 | 2 | ||||||
| Sensation que quelque chose ne va pas | < 1 | 0 | 1 | 2 | ||||||
| Infections et infestations | ||||||||||
| Rhinopharyngite | 6 | 6 | 8 | 4 | ||||||
| Bronchite | 0 | 2 | 1 | 1 | ||||||
| Rhinite | < 1 | < 1 | 1 | 1 | ||||||
| Infection otique | < 1 | 1 | 1 | 0 | ||||||
| Cystite | < 1 | 1 | < 1 | 1 | ||||||
| Gastro-entérite | 0 | 1 | < 1 | 0 | ||||||
| Blessures, empoisonnement et complications interventionnelles | ||||||||||
| Contusion | 3 | 3 | 4 | 2 | ||||||
| Lacération cutanée | 2 | 2 | 3 | 3 | ||||||
| Chute | < 1 | 1 | 2 | 1 | ||||||
Classification de effets selon MedDRA par système, appareil ou organe touché (termes privilégiés) | Placebo N = 364 % | 200 mg/jour N = 270 % | 400 mg/jour N = 471 % | 600 mg/jour N = 203 % | |||||||||
| Traumatisme crânien | < 1 | 2 | 1 | 1 | |||||||||
| Entorse | 0 | 1 | 1 | 2 | |||||||||
| Examens | |||||||||||||
| Signe de Romberg | 0 | 1 | 1 | 2 | |||||||||
| Hausse de la gamma-glutamyl-transférase | < 1 | 2 | < 1 | 1 | |||||||||
| Diminution de la numération leucocytaire | < 1 | 0 | < 1 | 2 | |||||||||
| Troubles métaboliques et nutritionnels | |||||||||||||
| Diminution de l’appétit | < 1 | < 1 | 2 | 3 | |||||||||
| Hypercholestérolémie | < 1 | 1 | 1 | 1 | |||||||||
| Troubles de l’appareil locomoteur et des tissus conjonctifs | |||||||||||||
| Spasmes musculaires | < 1 | 1 | 1 | 2 | |||||||||
| Cervicalgie | < 1 | 1 | 1 | 1 | |||||||||
| Troubles du système nerveux | |||||||||||||
| Étourdissements | 8 | 16 | 30 | 53 | |||||||||
| Céphalées | 9 | 11 | 14 | 12 | |||||||||
| Ataxie | 2 | 4 | 7 | 15 | |||||||||
| Somnolence | 5 | 5 | 8 | 8 | |||||||||
| Tremblements | 4 | 4 | 6 | 12 | |||||||||
| Nystagmus | 4 | 2 | 5 | 10 | |||||||||
| Troubles de l’équilibre | 0 | 1 | 5 | 6 | |||||||||
| Troubles de mémoire | 2 | 1 | 2 | 6 | |||||||||
| Troubles cognitifs | < 1 | < 1 | 2 | 2 | |||||||||
| Hypoesthésie | 1 | 2 | 2 | 2 | |||||||||
| Dysarthrie | < 1 | < 1 | 1 | 3 | |||||||||
| Troubles de l’attention | 1 | 0 | 1 | 2 | |||||||||
| Troubles psychiatriques | |||||||||||||
| Dépression | 1 | 2 | 2 | 2 | |||||||||
| Insomnie | 1 | 2 | 2 | 1 | |||||||||
| État confusionnel | 1 | 0 | 2 | 3 | |||||||||
| Variation de l’humeur | < 1 | 1 | 1 | 2 | |||||||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||||||||
| Dyspnée | < 1 | 0 | 1 | 1 | |||||||||
| Épistaxis | 0 | 1 | 1 | 0 | |||||||||
| Troubles de la peau et des tissus sous-cutanés | |||||||||||||
| Prurit | 1 | 3 | 2 | 3 | |||||||||
| Hyperhidrose | < 1 | 0 | 1 | 2 | |||||||||
Tableau 3 — Fréquence des effets indésirables dose-dépendants les plus courants observés lors des essais contrôlés avec placebo portant sur le traitement adjuvant menés à double insu chez des patients présentant des crises d’épilepsie partielles (effets de fréquence ≥ 1 % observés plus souvent chez les patients de l’ensemble du groupe sous lacosamide que chez les patients du groupe sous placebo)
Classification de effets selon MedDRA Termes privilégiés | Placebo N = 364 % | 200 mg/jour N = 270 % | 400 mg/jour N = 471 % | 600 mg/jour N = 203 % |
| Diplopie | 2 | 6 | 10 | 16 |
| Vue brouillée | 3 | 2 | 9 | 16 |
| Nausées | 4 | 7 | 11 | 17 |
| Vomissements | 3 | 6 | 9 | 16 |
| Étourdissements | 8 | 16 | 30 | 53 |
| Ataxie | 2 | 4 | 7 | 15 |
| Tremblements | 4 | 4 | 6 | 12 |
| Nystagmus | 4 | 2 | 5 | 10 |
Troubles cardiaques
Une prolongation dose-dépendante de l’espace PR a été observée avec le lacosamide lors des études cliniques menées chez des patients épileptiques et des sujets en bonne santé (voir 10.2 Pharmacodynamie, Électrophysiologie cardiaque). Dans les essais cliniques contrôlés sur le traitement adjuvant menés auprès de patients atteints de crises d’épilepsie partielles, 0,4 % (4/944) des patients du groupe sous lacosamide et 0 % (0/364) des sujets sous placebo ont présenté un bloc auriculoventriculaire du premier degré asymptomatique considéré comme un effet indésirable. Dans l’essai clinique comparatif portant sur la monothérapie mené auprès de patients qui présentaient des crises d’épilepsie partielles, un bloc auriculaire du premier degré a été noté chez 1,6 % (6/382) des patients traités par le lacosamide âgés de moins de 65 ans et 4,8 % (3/62) des patients traités par le lacosamide de plus de 65 ans. Parmi les patients atteints de neuropathie diabétique, 0,6 % (8/1393) des patients sous lacosamide ont présenté un bloc auriculoventriculaire du premier degré asymptomatique considéré comme un effet indésirable, effet qui n’a été observé chez aucun (0 %) des 470 patients sous placebo. Aucun cas de bloc auriculoventriculaire du 2e degré ou de degré supérieur n’a été observé chez les patients épileptiques ayant reçu du lacosamide lors des essais contrôlés. Seuls de rares (< 0,1 %) cas de bloc auriculoventriculaire du 2e degré ont été signalés lors des essais cliniques chez les patients atteints de neuropathie diabétique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire). Après la commercialisation du produit cependant, on a signalé des cas de blocs auriculoventriculaires du 2e et du 3e degré associés au traitement par le lacosamide (voir 8.5 Effets indésirables signalés après la commercialisation du produit, Troubles cardiaques).
Syncope
Durant l’essai clinique sur la monothérapie ayant comparé le lacosamide avec la carbamazépine (à libération contrôlée), des cas de syncope ont été rapportés chez 7/444 (1,6 %) patients traités par le lacosamide et 1/442 (0,2 %) patients traités par la carbamazépine (à libération contrôlée) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Syncope).
Personnes âgées
Durant l’essai clinique sur la monothérapie ayant comparé le lacosamide avec la carbamazépine (à libération contrôlée), le profil d’innocuité du lacosamide chez les patients âgés (≥ 65 ans) s’est révélé semblable à celui qui a été observé chez les patients de moins de 65 ans. Cependant, une incidence élevée de chutes (9,7 % p/r à 0,8 %), de diarrhée (6,5 % p/r à 1,3 %) et de tremblements (6,5 % p/r à 0,3 %) a été rapportée chez les personnes âgées comparativement aux patients adultes plus jeunes.
Autres effets indésirables signalés chez les patients ayant des crises partielles
Survenus durant le traitement, les effets indésirables présentés dans la liste ci-dessous ont été signalés par les patients ayant reçu le lacosamide dans l’ensemble des essais cliniques menés chez des sujets ayant des crises partielles, ce qui inclut les essais contrôlés et les études de prolongation à long terme menées au su. Les effets présentés dans les autres tableaux ou sections ne sont pas inclus.
Survenus plus fréquemment avec le médicament qu’avec le placebo dans les essais contrôlés, les effets indésirables figurant dans la liste ci-après ont été inclus en vertu de considérations sur la pharmacologie du lacosamide, de leur fréquence supérieure à celle attendue dans la population, de leur gravité et/ou de la probabilité qu’ils aient un lien avec TEVA-LACOSAMIDE. Ils sont classés par système ou par organe touché.
- Troubles des systèmes hématopoïétique et lymphatique : neutropénie, anémie
- Troubles cardiaques : palpitations
- Examens : augmentation de l’alanine aminotransférase
- Troubles du système nerveux : paresthésie, syndrome cérébelleux
Les effets indésirables liés à l’administration du lacosamide par voie intraveineuse étaient généralement comparables aux effets observés avec la préparation orale. Un cas de bradycardie profonde (26 battements par minute [bpm] : tension artérielle de 100/60 mmHg) a été observé durant une perfusion de 15 minutes de lacosamide à 150 mg chez un patient qui prenait un bêtabloquant. La perfusion a été arrêtée, et l’état du patient est revenu à la normale.
Comparaison entre les sexes et les races
Le taux global d’effets indésirables observé chez les hommes était comparable à celui observé chez les femmes. Malgré la proportion plutôt faible de patients non caucasiens, on n’a pas observé de différence quant à la fréquence des effets indésirables survenus chez ces derniers et celle signalée chez les caucasiens.
Risque d’abus et de pharmacodépendance
D’après les observations faites dans trois modèles utilisant le rat, le lacosamide ne risque pas de faire l’objet d’abus. En outre, aucune tolérance à l’action pharmacologique du médicament n’a été signalée chez des rats et des chiens ayant reçu du lacosamide pendant une période prolongée, et l’interruption brusque du traitement n’a entraîné aucun symptôme de dépendance psychologique ou physique.
Lors d’une étude sur le risque d’emploi abusif menée chez l’être humain, l’administration de doses uniques de 200 mg et de 800 mg de lacosamide a entraîné des réponses subjectives de type euphorique statistiquement différentes de celles observées avec le placebo. À la dose de 800 mg, ces réponses ne présentaient aucune différence statistique par rapport à celles produites par l’alprazolam. La durée des effets euphorisants consécutifs à l’administration du lacosamide était plus courte que celle faisant suite à l’administration de l’alprazolam. Un taux élevé d’euphorie a également été signalé comme effet indésirable 1) à la suite de l’administration de doses uniques de 800 mg de lacosamide lors de cette étude — celui-ci s’élevant à 15 % [5/34] et 2) à la suite de l’administration de doses uniques et de doses multiples de 300 à 800 mg de lacosamide lors de deux études sur l’évaluation de la pharmacocinétique du médicament — le taux allant dans ce cas de 6 % [2/33] à 25 % [3/12], tandis qu’avec le placebo, il était nul (0 %) dans les deux cas. Toutefois, au cours du programme de mise au point du médicament, le taux d’euphorie signalée comme effet indésirable à la suite de l’administration de doses thérapeutiques était inférieur à 1 %.
ait nul (0 %) dans les deux cas. Toutefois, au cours du programme de mise au point du médicament, le taux d’euphorie signalée comme effet indésirable à la suite de l’administration de doses thérapeutiques était inférieur à 1 %.
it nul (0 %) dans les deux cas. Toutefois, au cours du programme de mise au point du médicament, le taux d’euphorie signalée comme effet indésirable à la suite de l’administration de doses thérapeutiques était inférieur à 1 %.
L’interruption soudaine du traitement par le lacosamide lors des essais cliniques chez des patients atteints de neuropathie diabétique n’a entraîné aucun signe ni symptôme associé à un syndrome de sevrage révélateur d’une dépendance physique. Cependant, on ne peut exclure la possibilité d’une dépendance psychologique, en raison des effets euphorisants indésirables que peut produire le lacosamide chez l’être humain.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Les autres effets indésirables survenus chez moins de 1 % des patients présentant des crises partielles de l’ensemble du groupe traité par le lacosamide lors des essais cliniques contrôlés avec placebo portant sur le traitement adjuvant et plus fréquemment que dans le groupe placebo étaient les suivants :
Affections oculaires : irritation oculaire
Troubles du système nerveux : hypokinésie
Troubles vasculaires : bouffées de chaleur
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Des résultats anormaux des épreuves de la fonction hépatique ont été observés dans les essais contrôlés sur le lacosamide menés chez des adultes atteints de crises partielles qui prenaient également 1 à 3 antiépileptiques en concomitance. Ainsi, une hausse de l’ALAT supérieure ou égale à 3 fois la limite supérieure de la normale (LSN) a-t-elle été observée chez 0,7 % (7/935) des patients sous lacosamide et chez 0 % (0/356) des patients sous placebo. Une hépatite accompagnée d’une élévation des transaminases supérieure à 20 fois la LSN et d’une néphrite (protéinurie et cylindrurie) ont été observées chez un sujet en bonne santé 10 jours après la fin du traitement par le lacosamide. Les épreuves sérologiques pour le dépistage de l’hépatite virale se sont révélées négatives. Les transaminases sont retournées à la normale en moins d’un mois sans qu’aucun traitement particulier n’ait été nécessaire. Au moment de cet événement, le taux de bilirubine était normal. L’apparition de l’hépatite et de la néphrite a été interprétée comme étant une réaction d’hypersensibilité retardée au lacosamide.
8.5 Effets indésirables signalés après la commercialisation du produit
En date du 28 février 2018, l’exposition au lacosamide totalisait environ 1 424 796 années-patients depuis la première homologation internationale du lacosamide le 29 août 2008. Outre les effets indésirables signalés durant les études cliniques et ceux mentionnés dans les listes ci-dessus, les effets indésirables suivants ont été signalés après la commercialisation du médicament. Le tableau 4 présente les effets indésirables provenant des rapports de signalement spontané. Les pourcentages indiqués correspondent au rapport entre le nombre d’effets indésirables déclarés au fabricant et le nombre estimé d’années-patients d’exposition au lacosamide. Toutefois, comme ces effets indésirables ont été signalés volontairement par une population d’une taille incertaine, il n’est pas possible d’en estimer la fréquence avec certitude. Qui plus est, aucun lien de cause à effet entre le lacosamide et ces effets n’a été clairement établi.
ets n’a été clairement établi.
Tableau 4 — Effets indésirables signalés spontanément après la commercialisation du médicament
| Effets indésirables | Fréquence de signalement | |||
Peu fréquent < 1 % et ≥ 0,1 % | Rare < 0,1 % et ≥ 0,01 % | Très rare < 0,01 % | ||
| Effets indésirables | Fréquence de signalement | ||
Peu fréquent < 1 % et ≥ 0,1 % | Rare < 0,1 % et ≥ 0,01 % | Très rare < 0,01 % | |
| Troubles du système immunitaire | |||
| Réaction d’hypersensibilité médicamenteuse | X | ||
| Réactions d’hypersensibilité multiviscérale1 | X | ||
| Troubles des systèmes hématopoïétique et lymphatique | |||
| Leucopénie | X | ||
| Thrombocytopénie | X | ||
| Agranulocytose | X | ||
| Troubles cardiovasculaires | |||
| Bradycardie | X | ||
| Bloc auriculoventriculaire | X | ||
| Fibrillation auriculaire | X | ||
| Flutter auriculaire | X | ||
| Arrêt cardiaque | X | ||
| Insuffisance cardiaque | X | ||
| Infarctus du myocarde | X | ||
| Tachyarythmie ventriculaire | X | ||
| Troubles hépatobiliaires | |||
| Résultats anormaux des épreuves de la fonction hépatique | X | ||
Enzymes hépatiques accrues (> 2 fois la LSN) | X | ||
| Hépatite | X | ||
| Troubles métaboliques et nutritionnels | |||
| Hyponatrémie | X | ||
| Troubles du système nerveux | |||
| Ataxie | X | ||
| Syncope | X | ||
| Convulsions | X | ||
| Dyskinésie | X | ||
| Troubles psychiatriques | |||
| Humeur euphorique | X | ||
| Tentative de suicide | X | ||
| Idéation suicidaire | X | ||
| Agressivité | X | ||
| Agitation | X | ||
| Effets indésirables | Fréquence de signalement | ||
Peu fréquent < 1 % et ≥ 0,1 % | Rare < 0,1 % et ≥ 0,01 % | Très rare < 0,01 % | |
| Trouble psychotique | X | ||
| Insomnie | X | ||
| Hallucinations | X | ||
| Troubles de la peau et des tissus sous-cutanés | |||
| Éruptions cutanées | X | ||
| Œdème de Quincke | X | ||
| Urticaire | X | ||
| Syndrome de Stevens-Johnson | X | ||
| Érythrodermie bulleuse avec épidermolyse | X | ||
| Alopécie | X | ||
1 Comprend le syndrome DRESS (Drug Reaction with Eosinophilia and Systemic Symptoms [syndrome d’hypersensibilité médicamenteuse]), terme connexe privilégié.
Troubles cardiaques
Des cas de bloc auriculoventriculaire du 2e ou du 3e degré, de tachyarythmie ventriculaire ainsi que de fibrillation et de flutter auriculaires associés au traitement par le lacosamide ont été signalés après la commercialisation du produit (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Fonctions hépatique/biliaire/pancréatique : Dans le cadre de la pharmacovigilance, des rapports de valeurs anormales des enzymes hépatiques, de lésion hépatique, d’insuffisance hépatique aiguë (y compris des cas d’encéphalopathie hépatique et de coma hépatique) et d’ictère ont été signalés chez des patients prenant du lacosamide seul ou en association avec d’autres médicaments. Par ailleurs, de rares cas de lésion hépatique significative sur le plan clinique et qui ont été considérés comme probablement ou possiblement liés au lacosamide ont été rapportés.
Troubles du système nerveux
Cas d’aggravation des convulsions (y compris la survenue d’un état de mal épileptique) ont été signalés. Des cas de dyskinésie ont été signalés après la commercialisation du lacosamide chez des patients ayant pris celui-ci en monothérapie ou en association avec d’autres médicaments.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
TEVA-LACOSAMIDE doit être utilisé avec prudence chez les patients qui reçoivent des produits médicinaux associés à une prolongation de l’espace PR, comme entre autres les antiépileptiques qui bloquent les canaux sodiques, la prégabaline ou les bêtabloquants, et chez ceux qui reçoivent des antiarythmiques de classe I (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Évaluation in vitro des interactions médicamenteuses
Les résultats d’études in vitro sur le métabolisme du médicament indiquent que le lacosamide n’induit pas les isoenzymes CYP1A2, CYP2B6, CYP2C9, CYP2C19 et CYP3A4 à des concentrations (12,5 mcg/mL) proches de la concentration plasmatique maximale chez l’être humain (Cmax de 10,9 mcg/mL à l’état d’équilibre, à la dose maximale de 400 mg/jour recommandée chez l’être humain) et qu’en concentrations 10 fois plus élevées (125 mcg/mL), l’activité enzymatique accuse une augmentation moins de 2 fois supérieure. Le lacosamide n’a pas inhibé les isoenzymes CYP1A1, CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2D6, CYP2E1, CYP3A4 et CYP3A5 à des concentrations jusqu’à 1000 fois supérieures à la Cmax obtenue par l’administration de 400 mg/jour. En ce qui a trait aux isoenzymes CYP3A4, CYP3A5, CYP2C9 et CYP1A1, les concentrations inhibitrices (CI50) du lacosamide sont au moins 70 fois plus élevées que la Cmax à laquelle donne lieu l’administration de 400 mg/jour.
Selon certaines données in vitro, le lacosamide aurait la capacité d’inhiber le CYP2C19 aux concentrations thérapeutiques (inhibition de 60 % à 25 mcg/mL). Toutefois, une évaluation in vivo menée chez des sujets en bonne santé a montré que le lacosamide (600 mg/jour administrés à raison de 300 mg 2 f.p.j.) n’a aucun effet inhibiteur sur la pharmacocinétique d’une dose unique de 40 mg d’oméprazole.
Le lacosamide est un substrat du CYP2C19. La contribution relative des autres isoformes du CYP ou d’autres types d’enzyme au métabolisme du lacosamide n’est pas connue avec précision.
Le lacosamide n’est ni un substrat, ni un inhibiteur de la glycoprotéine P.
Étant donné que moins de 15 % du lacosamide se lie aux protéines plasmatiques, il est peu probable que cet agent fasse l’objet d’interactions médicamenteuses cliniquement pertinentes en disputant aux autres les sites de fixation protéiniques.
Évaluation in vivo des interactions médicamenteuses
Les études sur les interactions médicament-médicament menées chez des sujets en bonne santé n’ont mis en évidence aucune interaction pharmacocinétique entre le lacosamide et la carbamazépine, l’acide valproïque, la digoxine, la metformine, l’oméprazole, le midazolam ou un contraceptif oral renfermant de l’éthinylœstradiol et du lévonorgestrel. Aucun signe d’interaction médicament-médicament pertinente n’a été observé entre le lacosamide et les anticonvulsivants d’usage courant lors des essais cliniques contrôlés avec placebo portant sur le traitement adjuvant menés chez des patients présentant des crises partielles.
L’absence d’interaction pharmacocinétique n’exclut pas la possibilité d’interactions pharmacodynamiques, en particulier avec les médicaments qui perturbent la conduction cardiaque.
9.4 Interactions médicament-médicament
Études sur les interactions médicamenteuses avec les antiépileptiques
- Effet du lacosamide sur les antiépileptiques pris en concomitance
L’administration de 400 mg/jour de lacosamide à des sujets en bonne santé n’a pas eu d’incidence sur la pharmacocinétique de l’acide valproïque et de la carbamazépine administrés à des doses de respectivement 600 mg/jour et 400 mg/jour.
Les études cliniques contrôlées avec placebo portant sur le traitement adjuvant menées chez des patients présentant des crises partielles ont montré que l’administration concomitante de 200 à 600 mg/jour de lacosamide ne modifie pas les concentrations plasmatiques à l’état d’équilibre du lévétiracétam, de la carbamazépine, de l’époxycarbamazépine, de la lamotrigine, du topiramate, du dérivé monohydroxylé (MHD) de l’oxcarbazépine, de la phénytoïne, de l’acide valproïque, du phénobarbital, de la gabapentine, du clonazépam et du zonisamide.
- Effet de l’administration concomitante d’anticonvulsivants sur le lacosamide
Des études sur les interactions médicament-médicament menées chez des sujets en bonne santé ont montré que l’administration de 600 mg/jour d’acide valproïque n’a aucune incidence sur la pharmacocinétique du lacosamide, administré à raison de 400 mg/jour. De la même façon, l’administration de 400 mg/jour de carbamazépine n’a pas eu d’influence sur la pharmacocinétique du lacosamide (400 mg/jour) lors d’une étude menée chez des sujets en bonne santé. Selon les résultats d’une analyse pharmacocinétique de population intéressant des patients présentant des crises d’épilepsie partielles, les concentrations plasmatiques de lacosamide accusent une faible réduction (d’environ 25 %) lorsque le médicament (200 à 600 mg/jour) est administré en concomitance avec de la carbamazépine, du phénobarbital ou de la phénytoïne.
Études sur les interactions médicament-médicament intéressant d’autres agents
Les médicaments apparaissant dans la liste ci-après y figurent soit parce que des comptes rendus ou des études d’interactions médicamenteuses en font état, soit parce qu’il s’agit d’agents dont l’administration concomitante est contre-indiquée en raison de l’importance et de la gravité des interactions auxquelles ils pourraient donner lieu.
- Digoxine
L’administration de lacosamide (400 mg/jour) n’a pas modifié la pharmacocinétique de la digoxine (0,5 mg une fois par jour) lors d’une étude menée chez des sujets en bonne santé. La digoxine n’a eu aucun effet sur la pharmacocinétique du lacosamide.
- Metformine
Aucune variation cliniquement significative des taux de metformine n’a été observée par suite de l’administration concomitante de lacosamide (400 mg/jour). La metformine (500 mg trois fois par jour) n’a eu aucun effet sur la pharmacocinétique du lacosamide (400 mg/jour) chez les sujets en bonne santé.
- Midazolam
Le midazolam est un substrat du CYP3A4.
L’administration d’une dose unique de 200 mg ou de doses répétées de 400 mg/jour (200 mg 2 f.p.j.) de lacosamide à des sujets en bonne santé n’a eu aucun effet cliniquement pertinent sur l’ASC du midazolam, mais une légère augmentation de la Cmax a été observée au fil du temps (30 % après 13 jours).
- Oméprazole
L’oméprazole est un substrat et un inhibiteur du CYP2C19.
L’administration concomitante 40 mg d’oméprazole une fois par jour a entraîné une augmentation de l’ASC du lacosamide (dose unique de 300 mg) de 19 %, ce qui a peu de chances d’avoir une portée clinique importante. Le lacosamide (600 mg/jour) n’a pas modifié la pharmacocinétique d’une dose unique d’oméprazole (40 mg) chez des sujets en bonne santé.
- Contraceptifs oraux
Aucune interaction cliniquement pertinente n’a été observée entre le lacosamide (400 mg/jour) et les contraceptifs oraux que sont l’éthinylœstradiol (0,03 mg) et le lévonorgestrel (0,15 mg) lors d’une étude sur les interactions médicamenteuses menée chez des femmes en bonne santé. L’administration concomitante des médicaments n’a pas eu d’incidence sur les concentrations de progestérone (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : Risques pour les femmes et les hommes).
- Warfarine
Chez des sujets en bonne santé, l’administration concomitante d’une dose unique de 25 mg de warfarine et de 400 mg/jour (200 mg 2 f.p.j.) de lacosamide n’a causé aucune variation cliniquement pertinente de la pharmacocinétique et de la pharmacodynamie de la warfarine.
9.5 Interactions médicament-aliments
TEVA-LACOSAMIDE est complètement absorbé après son administration par voie orale. Les aliments ne modifient ni la vitesse, ni l’ampleur de l’absorption du lacosamide.
9.6 Interactions médicament-plantes médicinales
On n’a pas évalué s’il existe des interactions entre le lacosamide et les plantes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
On n’a pas évalué s’il existe des interactions entre le lacosamide et les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
On ignore le mécanisme précis par lequel le lacosamide exerce son effet antiépileptique chez l’être humain (pour un exposé des données expérimentales in vitro et in vivo chez l’animal, voir Pharmacologie préclinique).
Pharmacologie préclinique
Les résultats d’études électrophysiologiques in vitro indiquent que le lacosamide augmente de manière sélective l’inactivation lente des canaux sodiques voltage-dépendants, entraînant ainsi une diminution de l’hyperexcitabilité des membranes neuronales et une inhibition des décharges neuronales répétées.
Le lacosamide a exercé un effet protecteur contre les crises dans de nombreux modèles murins (souris et rats) de crises d’épilepsie partielles et de crises généralisées primaires, et il a retardé le phénomène d’embrasement (kindling). Lors d’expériences non cliniques, des effets anticonvulsivants synergiques ou additifs ont été observés par suite de l’emploi du lacosamide en association avec le lévétiracétam, la carbamazépine, la phénytoïne, le valproate, la lamotrigine, le topiramate ou la gabapentine. Le lacosamide ne s’est pas révélé efficace dans le modèle de crises d’absence chez le rat WAG/Rij et a causé une légère augmentation dose-dépendante du nombre de décharges de pointes-ondes caractéristiques observées à l’ÉEG pendant toute l’heure qui a suivi l’administration de doses intrapéritonéales uniques de 3 à
30 mg/kg. Un phénomène semblable s’est également produit chez le rat WAG/Rij avec la phénytoïne et la carbamazépine.
Une étude de pharmacologie visant à établir l’innocuité du lacosamide administré par voie intraveineuse à raison de 2 à 12 mg/kg chez des beagles anesthésiés a révélé des prolongations temporaires de l’intervalle PR et du complexe QRS ainsi qu’un abaissement de la tension artérielle, probablement causés par un effet cardiodépresseur déterminé par une diminution du débit cardiaque. On a pu prouver l’existence d’une relation dose-effet. Un chien ayant reçu une dose élevée (12 mg/kg) est mort en raison d’une chute marquée et soutenue de la tension artérielle suivie d’un arrêt cardiaque. À une dose faible, ces variations transitoires ont pu être observées à l’intérieur de la même gamme de concentrations plasmatiques de lacosamide qu’après l’administration de la dose maximale recommandée sur le plan clinique (300 mg 2 fois par jour). Une baisse progressive de la tension artérielle systolique, diastolique et moyenne a également été observée chez le macaque de Buffon sous anesthésie ayant reçu par voie intraveineuse jusqu’à 4 doses séquentielles de 15 mg/kg de lacosamide. Des chiens anesthésiés ayant reçu des doses de 15 à 45 mg/kg (en 1 à 3 doses séquentielles) par voie intraveineuse et des singes anesthésiés ayant reçu des doses de 30 à 120 mg/kg (en 1 à 4 doses séquentielles) par voie intraveineuse ont présenté un ralentissement de la conductivité auriculaire et ventriculaire, un bloc auriculoventriculaire ainsi qu’une dissociation auriculoventriculaire. Lors d’une épreuve in vitro réalisée sur des cellules HEK293 qui expriment le gène hERG (human-ether-à-go-go related gene) de façon stable, une faible inhibition – de 7 % – des courants des canaux potassiques hERG n’a été relevée qu’avec la plus élevée des concentrations évaluées
(3000 mcmol/L). Ce phénomène concorde avec l’absence de variation de l’intervalle QT observée lors des études de pharmacologie réalisées chez le chien et le singe pour déterminer l’innocuité du lacosamide.
10.2 Pharmacodynamie
Une corrélation entre l’exposition au lacosamide et la réduction de la fréquence des crises d’épilepsie a été observée à l’issue d’une analyse pharmacocinétique/pharmacodynamique (efficacité) effectuée à partir de données groupées provenant de trois 3 essais contrôlés sur le traitement adjuvant visant à établir l’efficacité du lacosamide contre les crises partielles. Cependant, lors d’analyses groupées, il semble que, dans le cadre d’un traitement adjuvant, l’administration de doses supérieures à 400 mg/jour ne procure aucun bienfait additionnel et est associée à des effets indésirables plus graves et nettement plus fréquents.
Électrophysiologie cardiaque
Les effets électrocardiographiques du lacosamide ont été établis au cours d’une étude de pharmacologie clinique à répartition aléatoire et à double insu au cours de laquelle des ÉCG ont été enregistrés chez 247 sujets en bonne santé. On a ainsi comparé les effets de l’administration chronique de doses orales de 400 et de 800 mg/jour avec ceux d’un placebo et d’un témoin positif (400 mg de moxifloxacine). Le lacosamide n’a pas prolongé l’intervalle QTc et n’a eu aucun effet dose-dépendant ou d’importance clinique sur la durée du complexe QRS. Le médicament a toutefois entraîné une augmentation dose-dépendante de l’espace PR moyen. À l’état d’équilibre, le temps écoulé jusqu’à l’observation de la prolongation maximale de l’espace PR moyen correspondait au tmax. La prolongation maximale de l’espace PR (au tmax), corrigée en fonction du placebo, était de 7,3 ms dans le groupe ayant reçu la dose de 400 mg/jour et de 11,9 ms dans le groupe ayant reçu la dose de 800 mg/jour.
Dans le cas des patients présentant des crises partielles et des participants atteints de neuropathie diabétique qui ont participé aux essais contrôlés sur le traitement adjuvant, la prolongation maximale de l’espace PR observée avec la dose de lacosamide de 400 mg/jour était, après correction en fonction du placebo, de respectivement 3,1 et 8,3 ms (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire et 8.2 Effets indésirables observés au cours des essais cliniques, Troubles cardiaques).
10.3 Pharmacocinétique
La pharmacocinétique du lacosamide a été étudiée chez des adultes en bonne santé (de 18 à 87 ans), des adultes présentant des crises d’épilepsie partielles, des adultes atteints de neuropathie diabétique et des insuffisants rénaux ou hépatiques. Un résumé des paramètres pharmacocinétiques du lacosamide chez les sujets en bonne santé est présenté dans le tableau 5.
Le lacosamide est complètement absorbé après son administration par voie orale, et comme il subit un effet de premier passage négligeable, sa biodisponibilité absolue est élevée, avoisinant les 100 %. Les concentrations plasmatiques du lacosamide culminent au bout d’environ 0,25 à 4 heures après l’administration orale du médicament, dont la demi-vie est d’environ 13 heures. Quant aux concentrations plasmatiques à l’état d’équilibre, elles sont atteintes après trois jours d’administration biquotidienne. Variant peu d’un sujet à l’autre ou chez un même sujet, la pharmacocinétique du lacosamide est proportionnelle à la dose (entre 100 et 800 mg) et indépendante du temps. Comparé au lacosamide, l’O-desméthyl-lacosamide — métabolite principal —, possède un tmax (0,5 – 12 h) et une demi-vie d’élimination (15 – 23 h) plus longs, mais n’exerce aucune activité pharmacologique connue.
Tableau 5 — Résumé des paramètres pharmacocinétiques du lacosamide chez des sujets en bonne santé
Cmax (mcg/mL) Moyenne arithmétique | tmax Médiane (intervalle) | t1/2 (h) Moyenne arithmétique | ASCT (mcg/mL•h) Moyenne arithmétique | |
| Comprimé de 200 mg administré par voie orale | 5,03 | 0,75 (0,25 – 4,00) | 13,96 | 88,61 |
Absorption
Le lacosamide est absorbé rapidement et complètement après son administration par voie orale. La biodisponibilité orale des comprimés de lacosamide est d’environ 100 %. La concentration plasmatique de lacosamide intact augmente rapidement et culmine (Cmax) environ 0,25 à 4 heures après l’administration orale de la dose. Les aliments ne modifient ni la vitesse, ni l’ampleur de l’absorption du médicament.
La concentration plasmatique augmente de façon proportionnelle à la dose après l’administration orale (100-800 mg).
Distribution
Le volume de distribution du lacosamide est d’environ 0,6 L/kg. Le lacosamide se lie aux protéines plasmatiques dans une proportion inférieure à 15 %.
Métabolisme
Le métabolisme du lacosamide n’a pas été complètement établi. Environ 95 % de la dose est excrétée dans l’urine sous forme de médicament et de métabolites. Les principaux composés excrétés dans l’urine sont le lacosamide comme tel (environ 40 % de la dose) et l’O-desméthyl-lacosamide (< 30 %), métabolite qui n’exerce aucune activité pharmacologique connue. Une fraction polaire de structure inconnue a également été décelée dans l’urine (environ 20 %) ainsi qu’en petites quantités (0 % –2 %) dans le plasma de certains sujets. De faibles quantités (0,5 % –2 %) de métabolites additionnels ont aussi été observées dans l’urine. L’exposition plasmatique (ASC) au principal métabolite — l’O-desméthyl-lacosamide — se chiffre à environ 15 % de celle observée avec le médicament, c’est-à-dire le lacosamide.
Bien que la formation de l’O-desméthyl-lacosamide ressortisse principalement aux cytochromes CYP2C19, CYP2C9 et CYP3A4, il n’existe pas, si l’on en juge à la comparaison de la pharmacocinétique chez les uns et chez les autres, de différence cliniquement pertinente entre l’exposition au lacosamide chez les métaboliseurs rapides (dotés d’un CYP2C19 fonctionnel) et l’exposition chez les métaboliseurs lents (dépourvus de CYP2C19 fonctionnel). De plus, comme aucune variation cliniquement significative des concentrations plasmatiques du lacosamide n’a été observée lors d’un essai sur l’interaction avec l’oméprazole (inhibiteur du CYP2C19), il s’ensuit que cette voie métabolique n’a qu’une importance mineure. Aucune autre enzyme jouant un rôle quelconque dans le métabolisme du lacosamide n’a été identifiée.
cosamide n’a été observée lors d’un essai sur l’interaction avec l’oméprazole (inhibiteur du CYP2C19), il s’ensuit que cette voie métabolique n’a qu’une importance mineure. Aucune autre enzyme jouant un rôle quelconque dans le métabolisme du lacosamide n’a été identifiée.
osamide n’a été observée lors d’un essai sur l’interaction avec l’oméprazole (inhibiteur du CYP2C19), il s’ensuit que cette voie métabolique n’a qu’une importance mineure. Aucune autre enzyme jouant un rôle quelconque dans le métabolisme du lacosamide n’a été identifiée.
Élimination
Le lacosamide est principalement éliminé de la circulation générale par excrétion rénale et biotransformation. Après l’administration par voie orale et intraveineuse de 100 mg de lacosamide radiomarqué, environ 95 % de la radioactivité administrée a été récupérée dans l’urine, et moins de 0,5 % dans les fèces. La demi-vie d’élimination du médicament sous forme inchangée s’établit à environ 13 heures et elle n’est pas modifiée par l’administration de doses différentes ou multiples ou encore par l’utilisation de la voie intraveineuse. Variant peu d’un sujet à l’autre ou chez un même sujet, la pharmacocinétique du lacosamide est proportionnelle à la dose et indépendante du temps. Lorsque le médicament est administré sur une base biquotidienne, les concentrations plasmatiques à l’état d’équilibre sont atteintes au bout de 3 jours. La concentration plasmatique augmente avec un facteur d’accumulation d’environ 2.
Populations et cas particuliers
- Enfants (< 18 ans) : La pharmacocinétique du lacosamide n’a pas été établie chez les enfants.
- Personnes âgées (≥ 65 ans) : L’ASC observée au cours d’une étude menée chez des hommes et des femmes âgés était d’environ 30 % et 50 % supérieure, respectivement, à celle observée chez les hommes jeunes. Ce phénomène est en partie attribuable au poids plus faible des personnes âgées. La différence normalisée en fonction du poids corporel est de respectivement 26 % et 23 %. Une variation accrue de l’exposition au lacosamide a également été observée. La clairance rénale du lacosamide chez les patients âgés ayant participé à cette étude n’a accusé qu’une légère diminution.
- Sexe : Les essais cliniques sur le lacosamide indiquent que le sexe n’a pas d’influence clinique pertinente sur la pharmacocinétique de ce médicament.
- Polymorphisme génétique : Il n’existe pas de différence cliniquement pertinente entre la pharmacocinétique du lacosamide chez les métaboliseurs lents des substrats du CYP2C19 et chez les métaboliseurs rapides. En effet, d’après les résultats d’un essai mené chez des métaboliseurs lents (N = 4) et des métaboliseurs rapides (N = 8) des substrats du CYP2C19, les concentrations plasmatiques de lacosamide sont semblables chez les uns comme chez les autres, mais en ce qui a trait au métabolite O-déméthylé, les concentrations plasmatiques et la quantité excrétée dans l’urine sont environ 70 % plus faibles chez les premiers que chez les seconds.
Origine ethnique : Environ 90 % des patients ayant participé aux essais sur l’épilepsie étaient d’origine caucasienne. Sur le plan clinique, il n’existe aucune différence pertinente entre les sujets d’origine asiatique, de race noire et d’origine caucasienne quant à la pharmacocinétique du lacosamide.
Insuffisance hépatique : Le lacosamide est un médicament sujet au métabolisme, si bien que les concentrations plasmatiques sont plus élevées chez les personnes atteintes d’insuffisance hépatique modérée (classe B de Child-Pugh), et que l’ASC est environ 50 % à 60 % plus élevés chez celles-ci que chez les personnes en bonne santé. La dose maximale recommandée chez les patients atteints d’insuffisance hépatique légère ou modérée est de 300 mg/jour. L’augmentation de la dose doit être effectuée avec prudence et le patient doit être surveillé de près. Les patients qui souffrent à la fois d’insuffisance hépatique et d’insuffisance rénale doivent également être surveillés de près durant l’ajustement posologique, quel que soit le degré d’atteinte.
La pharmacocinétique du lacosamide n’ayant pas été étudiée chez les patients atteints d’insuffisance hépatique grave, l’emploi de TEVA-LACOSAMIDE n’est pas recommandé dans cette population (voir 4.2 Dose recommandée et ajustement posologique, Patients atteints d'insuffisance hépatique et 10.3 Pharmacocinétique, Populations et affections particulières, Insuffisance rénale).
Insuffisance rénale : Le lacosamide et son métabolite majeur sont éliminés de la circulation générale par excrétion rénale principalement.
Comparativement à celle observée chez les sujets jouissant d’une fonction rénale normale (ClCr > 80 mL/min), l’ASC du lacosamide accuse une augmentation d’environ 25 % chez les patients atteints d’insuffisance rénale légère (ClCr entre 50 et 80 mL/min) ou modérée (ClCr entre 30 et 50 mL/min) et d’environ 60 % chez les patients atteints d’insuffisance rénale grave (ClCr ≤ 30 mL/min). La Cmax, cependant, demeure la même. Il n’est pas nécessaire, considère-t-on, d’ajuster la posologie chez les sujets dont la fonction rénale n’est atteinte que légèrement ou modérément. Par contre, en cas d’insuffisance rénale grave (ClCr ≤ 30 mL/min) ou terminale, la dose maximale recommandée est de 300 mg/jour.
Hémodialyse
L’hémodialyse est une méthode efficace pour épurer le plasma du lacosamide, car elle réduit l’ASC d’environ 50 % en une séance de 4 heures. Par conséquent, après l’hémodialyse, on doit songer à administrer une dose jusqu’à 50 % plus élevée. L’augmentation de la dose doit être effectuée avec prudence chez tous les insuffisants rénaux.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à la température ambiante (15 °C à 30 °C).
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Aucune instruction particulière de manipulation n’est requise pour ce produit.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Lacosamide
Dénomination systématique : (R)-2-Acétamido-N-benzyl-3-méthoxypropionamide (IUPAC)
Formule et masse moléculaires : C13H18N2O3 ; 250,30 g/mol
Formule de structure :
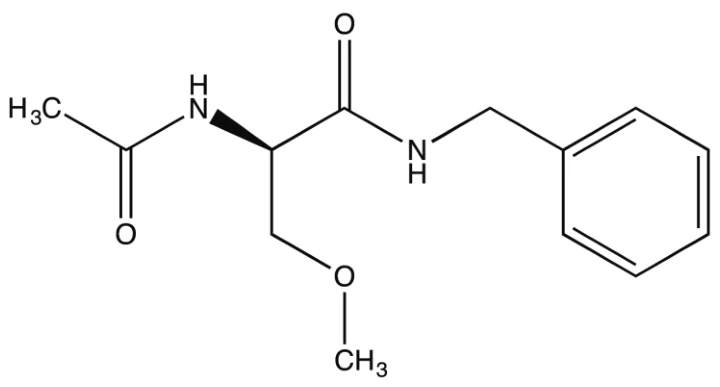
Propriétés physicochimiques : Le lacosamide se présente sous forme de poudre blanche, blanc cassé à jaune pâle soluble dans le méthanol, modérément dans l’eau et légèrement dans l’acétonitrile et l’éthanol. Le point de fusion du lacosamide s’étend de 139 ºC à 145,4 ºC. Sa rotation optique spécifique se situe entre +14º et +18º.
14 ESSAIS CLINIQUES
14.1 Essais cliniques, par indication
Monothérapie
Tableau 6 — Résumé des données démographiques des essais cliniques sur l’épilepsie (monothérapie)
| Nº de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (min. – max.) | Sexe |
|---|---|---|---|---|---|
Étude sur la monothérapie (SP0993) | Essai de non-infériorité multicentrique de phase III à double insu et à répartition aléatoire, avec double placebo et témoin actif | Lacosamide : 200, 400, 600 mg/jour Carbamazépine (à libération contrôlée) : 400, 800, 1200 mg/jour Voie orale Jusqu’à 121 semaines Phase d’augmentation et de stabilisation de la dose : 3 semaines Phase d’évaluation : 26 semaines Phase d’entretien : | 886 | 41,8 ans (16 – 87) | H : 475 F : 411 |
26 semaines Phase de fin d’étude (comprenant la dernière visite de réduction de la dose et la visite finale) : jusqu’à 7 semaines (réduction progressive de la dose sur 1, 3 ou 5 semaines pour les doses de départ de 200 mg/jour, 400 mg/jour ou 600 mg/jour, respectivement) |
Monothérapie
L'efficacité du lacosamide dans le traitement en monothérapie des crises d’épilepsie partielles a été établie lors de l’étude SP0993. Dans le cadre de cet essai, 444 patients ont reçu du lacosamide et 442 patients ont reçu de la carbamazépine à libération contrôlée. Seuls les patients dont le diagnostic d’épilepsie était récent ou nouveau ont participé à cette étude. Les patients devaient avoir subi au moins deux crises d’épilepsie au cours des 12 mois précédant l’admission à l’étude. Les patients qui avaient reçu un traitement de longue durée (> 2 semaines) contre l’épilepsie au moyen de n’importe quel anticonvulsivant au cours des 6 mois qui précédaient l’admission à l’étude ont été exclus. Au total, 27 enfants et 62 personnes âgées ont reçu au moins une dose de lacosamide à 200-600 mg/jour. Chez les patients âgés, la dose d’entretien de lacosamide était de 200 mg/jour chez 55 patients (88,7 %), de 400 mg/jour chez 6 patients (9,7 %), et la dose a été portée à 600 mg/jour pour 1 patient (1,6 %).
La conception par étapes de l'étude reposait sur trois niveaux de doses cibles prédéfinis pour le lacosamide et la carbamazépine (à libération contrôlée). Les patients ont commencé leur traitement par le lacosamide à 100 mg/jour ou la carbamazépine (à libération contrôlée) à 200 mg/jour. La dose des deux médicaments à l’étude a ensuite été augmentée à la première dose cible thérapeutique, soit 200 mg/jour dans le cas du lacosamide et 400 mg/jour dans le cas de la carbamazépine (à libération contrôlée). Lorsque cette posologie ne suffisait pas à maîtriser les crises au cours de la phase d'évaluation de l'étude de 6 mois, les doses ont été augmentées à 400 mg/jour dans le cas du lacosamide et à 800 mg/jour dans le cas de la carbamazépine (à libération contrôlée). Si ces nouvelles doses étaient toujours insuffisantes pour maîtriser les crises, elles ont été portées à 600 mg/jour de lacosamide ou à 1200 mg/jour de carbamazépine (à libération contrôlée). Après la phase d’évaluation à une dose donnée, les patients qui n’avaient pas subi de crise pendant cette période ont pris part à la phase d’entretien.
Les taux de poursuite de l’étude jusqu’à la fin chez les patients traités par le lacosamide ont été de 66,9 % (n = 210) à la dose de 200 mg/jour, de 47,1 % (n = 41) à la dose de 400 mg/jour et de 34,9 % (n = 15) à la dose de 600 mg/jour.
Environ 95 % des patients qui ont complété la phase d’évaluation de 6 mois sans subir de crise recevaient des doses quotidiennes de lacosamide de 200 ou de 400 mg. Dans l’étude, 19 patients ont reçu la dose de 600 mg/jour et n’ont pas présenté de crises d’épilepsie.
Le paramètre d'efficacité principal était la proportion de patients n’ayant pas présenté de crise pendant les 6 mois de traitement consécutifs (26 semaines consécutives) après avoir atteint la stabilité à la dernière dose évaluée pour chaque patient.
Résultats des études
Le lacosamide a répondu au critère prédéfini de non-infériorité et a été considéré comme étant non inférieur à la carbamazépine (à libération contrôlée) en fonction du paramètre d’efficacité principal.
Parmi tous les patients traités par le lacosamide (n = 444), environ 56 % (n = 249), 13 % (n = 59) et 4 % (n = 19) ont complété la phase d’évaluation de 6 mois sans subir de crise à la dernière dose évaluée de 200 mg/jour, de 400 mg/jour et de 600 mg/jour de lacosamide, respectivement.
Le nombre et le pourcentage de patients qui ont complété la phase d’évaluation de 6 mois sans subir de crise sont présentés dans le Tableau 7 par groupe de traitement pour toutes les doses et pour chaque dernier niveau de dose évalué. Dans l’ensemble, la proportion de sujets qui ont complété la phase de 6 mois sans subir de crise au dernier niveau de dose était similaire dans le groupe lacosamide (73,6 %) et le groupe carbamazépine (à libération contrôlée) (69,7 %).
Tableau 7 – Nombre et pourcentage de patients qui ont complété la phase d’évaluation de 6 mois sans subir de crise à la dernière dose évaluée basé sur l'analyse complète (monothérapie)
Dernier niveau de dose évalué Paramètre | 6 mois | |||||||
| Lacosamide | CBZ-CR | |||||||
| Total, n | 444 | 442 | ||||||
| Absence de crise pendant 6 mois, n (%) | 327 (73,6) | 308 (69,7) | ||||||
Dernier niveau de dose évalué Paramètre | 6 mois | |||||||
| Lacosamide | CBZ-CR | |||||||
| Niveau de dose 1, n | 314 | 324 | ||||||
| Absence de crise pendant 6 mois, n (%) | 249 (79,3) | 235 (72,5) | ||||||
| Niveau de dose 2, n | 87 | 85 | ||||||
| Absence de crise pendant 6 mois, n (%) | 59 (67,8) | 60 (70,6) | ||||||
| Niveau de dose 3, n | 43 | 33 | ||||||
| Absence de crise pendant 6 mois, n (%) | 19 (44,2) | 13 (39,4) | ||||||
CBZ-CR = carbamazépine (libération contrôlée)
Remarque : Niveau de dose 1 = lacosamide à 200 mg/jour ou CBZ-CR à 400 mg/jour ; niveau de dose 2 = lacosamide à 400 mg/jour ou CBZ-CR à 800 mg/jour ; niveau de dose 3 = lacosamide à 600 mg/jour ou CBZ-CR à 1200 mg/jour.
Les autres critères d’efficacité tels que l’évaluation du taux d’absence de crises de 12 mois ont confirmé le paramètre primaire d’efficacité.
Les taux d’absence de crises à 6 mois chez les patients âgés de 65 ans ou plus étaient similaires dans les deux groupes de traitement et la population générale.
Traitement adjuvant
Tableau 8 – Résumé des données démographiques des essais cliniques sur l’épilepsie (traitement adjuvant)
| Nº de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (min.-max.) | Sexe |
|---|---|---|---|---|---|
Étude 1 (SP667, Traitement adjuvant) | Essai multicentrique de phase IIb à double insu et à répartition aléatoire, avec témoin placebo et | Lacosamide : 200, 400, 600 mg/jour Placebo Voie orale | 418 | 39,9 ans (18 – 68) | H : 191 F : 227 |
| groupes parallèles | Jusqu’à 29 semaines Période initiale : 8 semaines Phase d’augmentation posologique : 6 semaines Phase d’entretien : 12 semaines Phase de transition : 2 semaines ou Phase de réduction progressive de la dose : 3 semaines |
Étude 2 (SP754 Traitement adjuvant) | |
|---|---|
| Essai multicentrique de phase III à double insu et à répartition aléatoire, avec témoin placebo et groupes parallèles | Lacosamide : 400, 600 mg/jour Placebo Voie orale Jusqu’à 29 semaines Période initiale : 8 semaines Phase d’augmentation posologique : 6 semaines Phase |
| 405 | |
38,3 ans (16 – 71) | |
H : 200 F : 205 | |
d’entretien : 12 semaines Phase de transition : 2 semaines ou Phase de réduction progressive de la dose : 3 semaines | |||||
Étude 3 (SP755 Traitement adjuvant) | Essai multicentrique de phase III à double insu et à répartition aléatoire, avec témoin placebo et groupes parallèles | Lacosamide : 200, 400 mg/jour Placebo Voie orale Jusqu’à 26 semaines Période initiale : 8 semaines Phase d’augmentation posologique : 4 semaines Phase d’entretien : 12 semaines Phase de transition ou de réduction progressive de la dose : 2 semaines | 485 | 37,8 ans (16 – 70) | H : 250 F : 235 |
|---|---|---|---|---|---|
Traitement adjuvant
L’efficacité du lacosamide comme traitement d’appoint des crises d’épilepsie partielles a été établie dans trois essais multicentriques à répartition aléatoire d’une durée de 12 semaines menés à double insu chez 944 adultes ayant reçu le lacosamide et 364 ayant reçu un placebo. Les patients, dont l’état n’était pas maîtrisé adéquatement malgré la prise concomitante de 1 à 3 anticonvulsivants, présentaient des crises d’épilepsie partielles avec ou sans généralisation secondaire. Pour être admis, les patients devaient présenter en moyenne au moins 4 crises par période de 28 jours au cours d’une période initiale de 8 semaines, et ne pas être épargnés pendant plus 21 jours consécutifs. Les patients des 3 essais souffraient d’épilepsie depuis 24 ans en moyenne et avaient au départ entre 10 et 17 crises (fréquence médiane) par période de 28 jours. Au total, 10 patients de 16 à 17 ans ont pris part aux essais. Dans l’ensemble, 84 % des patients prenaient 2 ou 3 anticonvulsivants en concomitance. Parmi eux, 18 % recevaient également un traitement par stimulation du nerf vague.
L’étude 1 a comparé des doses de lacosamide de 200, de 400 et de 600 mg/jour avec un placebo chez respectivement 107, 108, 106 et 97 patients répartis aléatoirement. L’étude 2 a comparé des doses de lacosamide de 400 et de 600 mg/jour avec un placebo chez respectivement 204, 97 et 104 patients répartis aléatoirement. L’étude 3 a comparé des doses de lacosamide de 200 et de 400 mg/jour avec un placebo chez respectivement 163, 159 et 163 patients répartis aléatoirement. Après la phase initiale de 8 semaines, les patients ont été répartis aléatoirement et ont commencé le traitement à la dose de 100 mg/jour (50 mg 2 f.p.j.), laquelle a ensuite été augmentée par paliers de 100 mg/jour chaque semaine, jusqu’à l’atteinte de la dose cible (à la fin de la période d’ajustement posologique, il fut permis d’abaisser la dose de 100 mg/jour de lacosamide ou la dose du placebo en les réduisant en une étape, dans le cas où des effets indésirables intolérables se fussent manifestés). Une fois cette phase passée, les patients ont reçu une dose stable de lacosamide pendant 12 semaines (phase d’entretien). Parmi les patients qui recevaient le lacosamide, 76 % ont pris le médicament jusqu’à la fin de la phase de traitement (phases d’ajustement posologique et d’entretien).
Le principal paramètre d’évaluation de l’efficacité des trois essais était la diminution, entre le début de l’essai et la phase d’entretien, de la fréquence des crises d’épilepsie par période de 28 jours dans les groupes sous lacosamide, comparée à celle observée avec le placebo. Le taux de réponse à 50 % (pourcentage de patients ayant présenté une réduction d’au moins 50 % de la fréquence des crises entre le début de l’étude et la phase d’entretien), par rapport à celui observé avec le placebo, constituait un paramètre secondaire.
Résultats d’étude
Un effet statistiquement significatif (quant à la réduction de la fréquence des crises entre le début de l’étude et la phase d’entretien) a été observé avec le lacosamide aux doses de 200 mg/jour (étude 3), de 400 mg/jour (études 1, 2 et 3) et de 600 mg/jour (études 1 et 2). Les taux de réponse à 50 % obtenus avec les doses de 400 et de 600 mg/jour de lacosamide étaient statistiquement significatifs par rapport au placebo (voir le tableau 9).
Tableau 9 — Pourcentage médian de réduction de la fréquence des crises partielles sur 28 jours et taux de réponse à 50 % entre le début de l’étude et la phase d’entretien (patients en intention de traitement) (Traitement adjuvant)
| Anticonvulsivants + lacosamide (mg/jour) | |||||||||||
| Étude | Résultats sur l’efficacité | Anticonvulsivants + placebo | 200 | 400 | 600 | ||||||
| 1 | n | 96 | 107 | 107 | 105 | ||||||
| % médian de réduction | 10 % | 26 % | 39 %** | 40 %** | |||||||
| Réponse à 50 % | 21,9 % | 32,7 % | 41,1 %** | 38,1 %* | |||||||
| 2 | n | 104 | — | 201 | 97 | ||||||
| % médian de réduction | 20,8 % | — | 37,3 %** | 37,8 %** | |||||||
| Réponse à 50 % | 18,3 % | — | 38,3 %** | 41,2 %** | |||||||
| 3 | n | 159 | 160 | 158 | — | ||||||
| % médian de réduction | 20,5 % | 35,3 %* | 36,4 %* | — | |||||||
| Réponse à 50 % | 25,8 % | 35,0 % | 40,5 %** | — | |||||||
* Significatif pour une valeur de p = 0,05 ; ** Significatif pour une valeur de p = 0,01. La signification reflète le pourcentage de réduction par rapport au placebo. Ladite réduction est fondée sur la transformation logarithmique de la fréquence des crises, à la suite de l’application de modèles d’analyse de la covariance (ANCOVA) à des traitements par paire. Ces modèles (ANCOVA) comportent des termes pour le traitement, pour le site groupé, ainsi que pour la mesure de la période de référence et pour les modèles de régression logistique des traitements par paire, lesquels modèles de régression comportent des termes pour le traitement et pour le site groupé.
égression comportent des termes pour le traitement et pour le site groupé.
gression comportent des termes pour le traitement et pour le site groupé.
Une réduction statistiquement significative de la fréquence des crises entre le début de l’étude et la phase de traitement (c.-à-d. phase d’ajustement posologique + phase d’entretien) a également été observée aux doses de lacosamide de 200 mg/jour (étude 3), de 400 mg/jour (études 1, 2 et 3) et de 600 mg/jour (études 1 et 2), par comparaison avec le placebo. Le taux de réponse à 50 % observé dans les groupes sous lacosamide à 400 mg/jour et à 600 mg/jour était lui aussi statistiquement significatif par comparaison avec le placebo.
Aucune différence significative entre les sexes n’a été observée en ce qui a trait à la maîtrise des crises d’épilepsie. Les données relatives à la race étaient limitées (8,3 % des patients n’étaient pas d’origine caucasienne).
14.2 Études de biodisponibilité comparative
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés de lacosamide de 200 mg — TEVA-LACOSAMIDE (Teva Canada Ltée) et VIMPAT® (UCB Canada Inc.) — mesurés dans une étude de biodisponibilité comparative croisée menée chez 22 volontaires de sexe masculin en bonne santé ayant reçu, après répartition aléatoire, une dose unique de ces agents alors qu’ils étaient à jeun. Les données de biodisponibilité comparative provenant des 22 sujets qui ont été inclus dans l’analyse statistique sont présentées dans le tableau ci-dessous.
RÉSUMÉ DES DONNÉES DE BIODISPONIBILITÉ COMPARATIVE
Lacosamide (1 × 200 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (mcg•h/mL) | 108,8 109,9 (14,8) | 106,8 108,7 (19,1) | 101,8 | 98,6 – 105,2 |
ASCI (mcg•h/mL) | 113,6 115,1 (16,3) | 113,4 115,3 (18,7) | 100,4 | 98,3 – 102,6 |
Cmax (mcg/mL) | 6,1 6,1 (17,1) | 6,1 6,3 (27,9) | 100,2 | 92,8 – 108,2 |
tmax3 (h) | 1,1 (61,1) | 1,0 (65,1) | ||
t½4 (h) | 15,6 (15,3) | 15,7 (15,4) | ||
1 Comprimés TEVA-LACOSAMIDE de 200 mg (Teva Canada Limitée).
2 Comprimés PrVIMPAT® (lacosamide) de 200 mg (UCB, Canada Inc.).
3 Exprimé sous forme de médiane (min.-max.) seulement.
4 Exprimé sous forme de moyenne arithmétique (% CV) seulement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Les concentrations plasmatiques de lacosamide obtenues dans les études de toxicologie étaient comparables ou à peine supérieures aux concentrations observées en clinique, aussi la marge d’exposition chez l’humain est-elle faible ou nulle.
- Toxicité aiguë
Selon les résultats d’études sur la toxicité aiguë du lacosamide administré par voie orale, la dose sans effet observable (DSEO) est de 31,6 mg/kg chez la souris comme chez le rat. Quant à la DL50, elle a été estimée à 383 mg/kg chez la souris et à 253 mg/kg chez le rat. Après l’administration par voie intraveineuse, la DSEO était de 10 et de 25 mg/kg, et la DL50 estimée s’établissait à 178 et à > 100 mg/kg, respectivement, chez la souris et le rat. Lors des études sur la toxicité aiguë du lacosamide, les signes cliniques de toxicité observés aux doses élevées comprenaient des effets pharmacodynamiques exagérés sur le système nerveux central tels qu’une diminution de la motilité, une ataxie, le décubitus abdominal ou latéral, la perte du réflexe de redressement, une diminution du tonus musculaire, une faiblesse des pattes arrière, des tremblements, une dyspnée et des convulsions.
- Toxicité à long terme
Au cours d’études sur l’administration de doses orales répétées, le lacosamide a causé des convulsions chez la souris, le rat, le lapin et le chien après une exposition à une Cmax à peine plus élevée, en général, que la Cmax de 14,5 mcg/mL obtenue à l’état d’équilibre après l’administration de la dose maximale recommandée chez l’être humain (300 mg 2 f.p.j.). En effet, le rapport des deux Cmax atteignait à peine 3,4 chez la souris, 1,1 chez le rat, 1,8 chez le lapin et 1,4 chez le chien adulte et le jeune chien à la plus faible dose provoquant des convulsions, et seulement 1,9 chez la souris, < 1,1 chez le rat, 0,9 chez le lapin, 1,0 chez le chien adulte et 0,6 chez le jeune chien à la dose la plus élevée non associée à des convulsions. Celles-ci sont généralement survenues en présence d’un ou de plusieurs autres signes cliniques importants, notamment des tremblements, une ataxie, une hypoactivité et le décubitus, signes qui se sont également produits à des doses non associées à l’apparition de convulsions.
Comme lors des études pharmacologiques sur l’innocuité, le lacosamide a causé une baisse de 13 % à 37 % de la tension artérielle systolique chez les femelles au cours de l’étude de 12 mois sur la toxicité chronique menée chez le chien, étude dans laquelle les animaux ont reçu des doses de 10 à 25 mg/kg/jour. La Cmax obtenue à la dose de 10 mg/kg était équivalente à celle produite chez l’être humain par l’administration de la dose maximale recommandée de 300 mg 2 f.p.j.
Dans les études sur la toxicité de doses répétées, de légères modifications hépatiques réversibles ont été observées chez le rat à partir d’une exposition environ 2 fois supérieure à l’exposition clinique. Ces modifications comprenaient une augmentation du poids du foie, une hypertrophie des hépatocytes, une augmentation des concentrations sériques d’enzymes hépatiques et une augmentation des taux de cholestérol total et de triglycérides. Exception faite de l’hypertrophie des hépatocytes, aucune autre altération histopathologique n’a été observée.
Pouvoir mutagène et pouvoir carcinogène
Aucun signe d’effet carcinogène lié au médicament n’a été observé chez la souris ou le rat. Ces animaux ont reçu pendant 104 semaines des doses uniquotidiennes orales de lacosamide entraînant une exposition plasmatique (ASC) allant jusqu’à respectivement 1 et 2,3 fois l’ASC plasmatique produite chez l’être humain par l’administration de la dose maximale recommandée de 600 mg/jour.
Les résultats du test d’Ames in vitro, du test des micronoyaux in vivo chez la souris et du test de synthèse non programmée de l’ADN in vivo ont tous été négatifs. Dans les tests in vivo, l’exposition plasmatique (ASC) était jusqu’à environ 3 fois supérieure à l’ASC plasmatique produite chez l’être humain par l’administration de la dose maximale recommandée de 600 mg/jour. Le lacosamide a produit une réponse positive dans l’essai in vitro sur lymphome de souris à des concentrations excessivement élevées (c.-à-d. à des concentrations supérieures à la concentration maximale recommandée de 10 mM).
Toxicologie relative à la reproduction et au développement
Aucun effet tératogène n’a été observé lors des études sur les effets toxiques possibles du lacosamide sur la reproduction et le développement des rongeurs et des lapins, mais chez le rat, une augmentation de la mortinatalité et des décès durant la période périnatale est survenue chez les rejetons de rates ayant reçu des doses maternotoxiques correspondant à une exposition cliniquement pertinente, ainsi qu’une légère diminution du nombre de petits vivants par portée et du poids de ceux-ci. Étant donné qu’il n’a pas été possible, en raison de la toxicité maternelle, de tester des niveaux d’exposition supérieurs chez l’animal, on ne dispose pas de données suffisantes pour caractériser pleinement le potentiel d’effets toxiques chez l’embryon et le fœtus ainsi que le pouvoir tératogène du lacosamide. Des études menées chez des rates gravides ont révélé que le lacosamide et/ou ses métabolites traversent d’emblée le placenta.
l n’a pas été possible, en raison de la toxicité maternelle, de tester des niveaux d’exposition supérieurs chez l’animal, on ne dispose pas de données suffisantes pour caractériser pleinement le potentiel d’effets toxiques chez l’embryon et le fœtus ainsi que le pouvoir tératogène du lacosamide. Des études menées chez des rates gravides ont révélé que le lacosamide et/ou ses métabolites traversent d’emblée le placenta.
n’a pas été possible, en raison de la toxicité maternelle, de tester des niveaux d’exposition supérieurs chez l’animal, on ne dispose pas de données suffisantes pour caractériser pleinement le potentiel d’effets toxiques chez l’embryon et le fœtus ainsi que le pouvoir tératogène du lacosamide. Des études menées chez des rates gravides ont révélé que le lacosamide et/ou ses métabolites traversent d’emblée le placenta.
Chez le rat, l’administration orale de lacosamide (30, 90 ou 180 mg/kg/jour) durant les périodes néonatale et juvénile du développement postnatal a entraîné une diminution du poids du cerveau ainsi que des modifications neurocomportementales à long terme (altération du comportement en champ libre, troubles d’apprentissage et de mémoire). La pertinence de ces observations demeure ambiguë, mais on ne peut écarter la possibilité d’effets indésirables sur le développement du système nerveux central. Il est généralement admis que le début de la période postnatale chez le rat correspond à la fin de la grossesse chez l’être humain en ce qui concerne le développement cérébral. La dose sans effet neurotoxique sur le développement du rat était associée à une ASC plasmatique de lacosamide équivalant à environ 0,4 fois à celle que produit chez l’être humain l’administration de la dose maximale recommandée de 600 mg/jour.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. VIMPAT® (comprimés de lacosamide de 50 mg, 100 mg, 150 mg et 200 mg et solution à 10 mg/mL), Numéro de contrôle de la présentation : 263188, Monographie, UCB Canada Inc. (15 septembre 2022)