


Monographie de produit - Teva-Losartan
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
Aucune
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne s’appliquent pas au moment de l’autorisation ne sont pas inscrites.
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ....................................... 4
1 INDICATIONS ................................................................................................................... 4
1.1 Enfants ............................................................................................................................. 4 1.2 Personnes âgées .............................................................................................................. 4 2 CONTRE-INDICATIONS ..................................................................................................... 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ............................ 5
4 POSOLOGIE ET ADMINISTRATION .................................................................................... 5
4.1 Considérations posologiques .......................................................................................... 5 4.2 Dose recommandée et ajustement posologique ............................................................ 5 4.4 Administration ................................................................................................................. 7 4.5 Dose oubliée .................................................................................................................... 7 5 SURDOSAGE .................................................................................................................... 7
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ........... 7
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................................. 8
7.1 Cas particuliers .............................................................................................................. 11
7.1.1 Grossesse ................................................................................................................ 11 7.1.2 Allaitement ............................................................................................................. 12 7.1.3 Enfants (6 à 16 ans) ................................................................................................ 12 7.1.4 Personnes âgées (≥ 65 ans) .................................................................................... 13 8 EFFETS INDÉSIRABLES .................................................................................................... 13
8.1 Aperçu des effets indésirables ...................................................................................... 13 8.2 Effets indésirables observés au cours des essais cliniques ........................................... 13 8.3 Effets indésirables peu fréquents observés au cours des essais cliniques ................... 15 8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ...................................................................... 15 8.5 Effets indésirables signalés après la commercialisation du produit ............................. 16 9 INTERACTIONS MÉDICAMENTEUSES .............................................................................. 17
9.1 Interactions médicamenteuses graves ......................................................................... 17 9.4 Interactions médicament-médicament ........................................................................ 17 9.5 Interactions médicament-aliments ............................................................................... 22 9.6 Interactions médicament-plantes médicinales ............................................................. 22 9.7 Interactions médicament-épreuves de laboratoire ...................................................... 22 10 PHARMACOLOGIE CLINIQUE ........................................................................................ 22
10.1 Mode d’action ............................................................................................................. 22 10.2 Pharmacodynamie ...................................................................................................... 23 10.3 Pharmacocinétique ..................................................................................................... 23 11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................... 26
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION .......................................................... 27
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ......................................................................... 28
13 RENSEIGNEMENTS PHARMACEUTIQUES ...................................................................... 28
14 ESSAIS CLINIQUES ........................................................................................................ 29
14.1 Essais cliniques, par indication .................................................................................... 29 14.2 Études de biodisponibilité comparatives .................................................................... 39 15 MICROBIOLOGIE .......................................................................................................... 40
16 TOXICOLOGIE NON CLINIQUE ...................................................................................... 40
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE .............................................................. 47
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS ................................ 48
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Hypertension
TEVA-LOSARTAN (losartan potassique) est indiqué :
- pour le traitement de l’hypertension essentielle;
- chez les patients présentant une hypertension essentielle et une hypertrophie ventriculaire gauche (voir 14 ESSAIS CLINIQUES).
TEVA-LOSARTAN peut être administré seul ou conjointement avec des diurétiques thiazidiques.
Dans les essais cliniques contrôlés, une vaste majorité de patients atteints d’hypertension grave ont eu besoin d’un traitement combiné. Le losartan potassique a été utilisé conjointement avec des bêtabloquants et des bloqueurs des canaux calciques, mais les données sur ce type d’association médicamenteuse sont limitées.
Diabète de type 2 avec protéinurie et hypertension
TEVA-LOSARTAN est indiqué :
- pour ralentir l’évolution de la néphropathie, évaluée par la survenue d’une augmentation du simple au double de la concentration de créatinine sérique et d’une insuffisance rénale au stade terminal, et pour réduire la protéinurie (voir 14 ESSAIS CLINIQUES).
1.1 Enfants
Enfants (6 à 16 ans) : Les effets antihypertenseurs du losartan potassique ont été démontrés chez des enfants hypertendus âgés de 6 à 16 ans. L’utilisation du losartan potassique dans ces groupes d’âge est étayée par des données probantes issues d’études adéquates et bien contrôlées portant sur l’administration du losartan potassique chez les enfants (voir 2 CONTRE-INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS, 10 PHARMACOLOGIE CLINIQUE et 14 ESSAIS CLINIQUES).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Dans les études cliniques, on n’a observé aucune différence liée à l’âge quant à l’efficacité et à l’innocuité du losartan (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
2 CONTRE-INDICATIONS
- Hypersensibilité à ce médicament ou à l’un des composants du produit. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Chez les patients atteints de diabète de type 1 ou de type 2 ainsi que chez les patients présentant une insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2), l’utilisation concomitante d’un antagoniste des récepteurs de l’angiotensine (ARA), dont TEVA-LOSARTAN, ou d’un inhibiteur de l’enzyme de conversion de l’angiotensine (IECA) avec un médicament contenant de l’aliskirène est contre-indiquée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Double inhibition du système rénine-angiotensine et Fonction rénale, ainsi que 9 INTERACTIONS MÉDICAMENTEUSES, Double inhibition du système rénine-angiotensine au moyen d’IECA, d’ARA ou de médicaments contenant de l’aliskirène).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
L’utilisation de bloqueurs des récepteurs AT1 de l’angiotensine (BRA) durant la grossesse peut entraîner des lésions fœtales, voire causer la mort du fœtus. Par conséquent, en cas de grossesse, l’administration de TEVA-LOSARTAN doit être interrompue le plus tôt possible (voir 7 MISES EN GARDE ET PRÉCAUTIONS — Populations et cas particuliers).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Avant d’amorcer le traitement, il faut tenir compte du traitement antihypertenseur antérieur, du degré d’hypertension, de la restriction sodée et d’autres facteurs pertinents sur le plan clinique. Il peut s’avérer nécessaire d’ajuster la posologie des autres antihypertenseurs administrés conjointement avec TEVA-LOSARTAN.
4.2 Dose recommandée et ajustement posologique
Hypertension : La posologie de TEVA-LOSARTAN doit être ajustée en fonction des besoins de chaque patient.
Monothérapie : La dose initiale habituelle de TEVA-LOSARTAN est de 50 mg, une fois par jour.
La posologie devrait être ajustée en fonction de la réponse de la tension artérielle. L’effet antihypertenseur maximal est atteint 3 à 6 semaines après le début du traitement.
La gamme posologique habituelle de TEVA-LOSARTAN est de 50 mg à 100 mg par jour, administrés en une seule dose. L’administration de doses plus élevées n’entraînant aucun effet additionnel, la dose quotidienne ne devrait pas dépasser 100 mg.
L’effet antihypertenseur du losartan potassique se maintient chez la plupart des patients prenant une dose de 50 mg une fois par jour. Chez certains patients qui reçoivent une dose par jour, l’effet antihypertenseur peut diminuer vers la fin de la période entre les doses. Cette diminution peut être évaluée en mesurant la tension artérielle tout juste avant l’administration du médicament, afin de vérifier si les chiffres tensionnels se maintiennent à une valeur satisfaisante durant 24 heures. Si ce n’est pas le cas, il faut envisager soit de diviser la dose uniquotidienne en deux doses, soit d’augmenter la dose. Si la tension artérielle n’est pas maîtrisée de façon adéquate avec TEVA-LOSARTAN seul, on peut ajouter un diurétique (autre qu’un diurétique d’épargne potassique).
Chez les patients qui présentent une hypovolémie, il est recommandé d’utiliser une dose de départ de 25 mg, une fois par jour (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire – Hypotension et 9 INTERACTIONS MÉDICAMENTEUSES).
Traitement diurétique concomitant : Étant donné que les patients recevant des diurétiques peuvent présenter une déplétion volumique et être, par le fait même, davantage prédisposés à l’hypotension après l’amorce d’un traitement antihypertenseur additionnel, on doit faire preuve de prudence lorsqu’on commence le traitement par TEVA-LOSARTAN. Lorsque cela est possible, il faut cesser l’administration de tout diurétique deux ou trois jours avant le début du traitement par TEVA-LOSARTAN, afin de réduire le risque d’hypotension (voir MISES EN GARDE ET PRÉCAUTIONS – Hypotension et INTERACTIONS MÉDICAMENTEUSES). Si l’état du patient ne le permet pas, on doit administrer TEVA-LOSARTAN avec prudence et surveiller la tension artérielle de près. Par la suite, on ajustera la posologie selon la réponse du patient.
Diabète de type 2 lié avec protéinurie et hypertension : La dose initiale habituelle est de 50 mg, une fois par jour. Cette dose peut être augmentée à 100 mg, une fois par jour, en fonction de la réponse de la tension artérielle. TEVA-LOSARTAN peut être administré conjointement avec d’autres antihypertenseurs (diurétiques, bloqueurs des canaux calciques, alphabloquants, bêtabloquants ou médicaments à action centrale) de même qu’avec de l’insuline ou d’autres hypoglycémiants courants (sulfonylurées, glitazone et inhibiteurs de la glucosidase).
Personnes âgées (≥ 65 ans) : Aucun ajustement de la posologie initiale n’est nécessaire chez la plupart des patients âgés. Il est cependant recommandé de surveiller adéquatement ces patients.
Enfants (6 à 16 ans) : Chez les patients capables d’avaler des comprimés, la dose recommandée est de 25 mg, une fois par jour, chez les sujets dont le poids se situe entre ≥ 20 et < 50 kg; cette dose peut être augmentée jusqu’à un maximum de 50 mg, une fois par jour. Chez les enfants dont le poids est ≥ 50 kg, la dose de départ est de 50 mg, une fois par jour; cette dose peut être portée jusqu’à un maximum de 100 mg, une fois par jour.
La posologie doit être ajustée en fonction de la réponse de la tension artérielle.
Chez les enfants qui présentent une hypovolémie intravasculaire, il faut corriger cet état avant d’administrer TEVA-LOSARTAN.
TEVA-LOSARTAN n’est pas recommandé chez les enfants qui ont un taux de filtration glomérulaire < 30 mL/min/1,73 m2, chez ceux qui présentent une insuffisance hépatique et chez les nouveau-nés, car nous ne disposons d’aucune donnée relative à ces populations.
Insuffisance rénale : En général, il n’est pas nécessaire d’ajuster la posologie initiale chez les patients qui présentent une insuffisance rénale, y compris ceux qui sont sous hémodialyse. Il est cependant recommandé de surveiller adéquatement ces patients.
Insuffisance hépatique : Une dose initiale de 25 mg devrait être envisagée chez les patients qui présentent une insuffisance hépatique ou des antécédents d’insuffisance hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonctions hépatique/biliaire/pancréatique – Insuffisance hépatique et 10 PHARMACOLOGIE CLINIQUE).
4.4 Administration
Les comprimés TEVA-LOSARTAN sont destinés à l’administration par voie orale.
TEVA-LOSARTAN peut être administré avec ou sans aliments, mais de préférence de la même façon chaque jour et à peu près à la même heure.
4.5 Dose oubliée
En cas d’oubli, ne pas prendre de dose supplémentaire. Poursuivre le traitement selon l’horaire habituel.
5 SURDOSAGE
Il existe peu de données concernant le surdosage de losartan potassique chez l’être humain. Les manifestations les plus probables d’un surdosage devraient être l’hypotension et la tachycardie. En cas d’hypotension symptomatique, administrer un traitement de soutien approprié.
Ni le losartan, ni le métabolite actif ne peuvent sont éliminés par hémodialyse.
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie | Forme pharmaceutique / | Ingrédients non médicinaux | ||||
| d’administration | Teneurs | |||||
| Orale | Comprimés de 25 mg, 50 mg et 100 mg | Amidon prégélatinisé, cellulose microcristalline, lactose monohydraté et stéarate de magnésium. La pellicule d’enrobage blanche contient les excipients suivants : alcool polyvinylique (partiellement hydrolysée), dioxyde de titane, polyéthylèneglycol et talc. | ||||
TEVA-LOSARTAN à 25 mg : Comprimés blancs de forme ovale et légèrement arqués, lisse d’un côté et portant l’inscription « 25 » gravée de l’autre. Offerts en plaquettes alvéolées de 30 comprimés (3 × 10) et en flacons de 100 comprimés.
TEVA-LOSARTAN à 50 mg : Comprimés blancs de forme ovale et légèrement arqués, portant l’inscription « 50 » gravée d’un côté et une rainure de l’autre. Offerts en plaquettes alvéolées de 30 comprimés (3 × 10) et en flacons de 100 comprimés.
TEVA-LOSARTAN à 100 mg : Comprimés blancs de forme ovale et légèrement arqués, lisse d’un côté et portant l’inscription « 100 » gravée de l’autre. Offerts en plaquettes alvéolées de 30 comprimés (3 × 10) et en flacons de 100 comprimés.
Les comprimés pelliculés TEVA-LOSARTAN renferment 25 mg, 50 mg ou 100 mg du principe actif, le losartan potassique.
Les comprimés TEVA-LOSARTAN de 25 mg, 50 mg et 100 mg renferment les quantités respectives suivantes de potassium : 2,12 mg (< 1 mmol), 4,24 mg (< 1 mmol) et 8,48 mg (< 1 mmol).
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter la section 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Race : Dans l’étude LIFE, les patients de race noire afro-américains traités par l’aténolol présentaient un risque plus faible de subir l’un ou l’autre des événements du critère de jugement composite primaire ou un accident vasculaire cérébral (AVC) que les patients du même groupe ethnique traités par le losartan potassique. D’après les résultats de l’étude LIFE, les bienfaits du losartan potassique sur les événements composant le critère de jugement primaire et les AVC, comparativement à ceux de l’aténolol, ne s’appliquent pas aux patients de race noire afro-américains atteints d’hypertension et d’hypertrophie ventriculaire gauche, bien que les deux traitements se soient montrés efficaces pour abaisser la tension artérielle chez ces patients (voir 14 ESSAIS CLINIQUES).
Carcinogenèse et mutagenèse
On n’a pas observé de signe d’effet carcinogène ou mutagène associé au losartan (voir 16 TOXICOLOGIE NON CLINIQUE).
Appareil cardiovasculaire
Hypotension : Une hypotension symptomatique est parfois survenue après l’administration du losartan, dans certains cas après la première dose. Ce trouble est plus susceptible de se manifester chez les patients qui présentent une hypovolémie due à la prise de diurétiques, à un régime hyposodé, à la dialyse, à une diarrhée ou à des vomissements. Chez ces patients, à cause du risque de chute de la tension artérielle, on doit entreprendre le traitement sous étroite surveillance médicale. Ces recommandations s’appliquent également aux patients atteints de cardiopathie ischémique ou de troubles vasculaires cérébraux de nature ischémique, chez qui une baisse excessive de la tension artérielle pourrait provoquer un infarctus du myocarde ou un accident vasculaire cérébral.
Sténose valvulaire : Étant donné que la diminution de la postcharge consécutive à l’administration de vasodilatateurs est moins prononcée chez les patients présentant une sténose aortique, on peut craindre, sur le plan théorique, que l’irrigation coronarienne de ces patients soit plus faible.
Double inhibition du système rénine-angiotensine : Il existe des données indiquant que l’administration d’antagonistes des récepteurs de l’angiotensine (ARA), tels que TEVA-LOSARTAN, ou d’inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA) en association avec l’aliskirène augmente le risque d’hypotension, de syncope, d’AVC, d’hyperkaliémie et de détérioration de la fonction rénale, y compris d’insuffisance rénale, chez les patients atteints de diabète de type 1 ou de type 2 ainsi que chez les patients présentant une insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2). En conséquence, l’utilisation de TEVA-LOSARTAN en association avec des médicaments contenant de l’aliskirène est déconseillée chez ces patients. L’administration concomitante d’un ARA (notamment TEVA-LOSARTAN) avec d’autres inhibiteurs du système rénine-angiotensine, comme les IECA ou les médicaments contenant de l’aliskirène, n’est recommandée chez aucun type de patient, car on ne peut exclure la survenue d’effets indésirables.
Fonctions hépatique/biliaire/pancréatique
Insuffisance hépatique : Comme les données pharmacocinétiques montrent une élévation significative des concentrations plasmatiques du losartan et de son métabolite actif après l’administration de losartan potassique chez les patients atteints de cirrhose hépatique, il est recommandé d’administrer une dose plus faible aux patients atteints d’insuffisance hépatique ou présentant des antécédents de cette maladie (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
Système immunitaire
Hypersensibilité : De rares cas de réactions anaphylactiques et d’œdème de Quincke (comportant une enflure du larynx et de la glotte causant une obstruction des voies aériennes et(ou) une enflure du visage, des lèvres et(ou) de la langue et du pharynx, exigeant dans certains cas de recourir à une intubation ou à une trachéotomie) ont été signalés chez des patients traités par le losartan. Certains de ces patients avaient déjà présenté un œdème de Quincke avec des inhibiteurs de l’ECA. De rares cas de vascularite, y compris un purpura de Schönlein-Henoch, ont été signalés.
Fonction rénale
Insuffisance rénale : Des modifications de la fonction rénale ont été signalées chez les personnes vulnérables à la suite de l’inhibition du système rénine-angiotensine-aldostérone. Chez les patients dont la fonction rénale peut dépendre de l’activité du système rénine- angiotensine-aldostérone, comme les patients qui présentent une sténose bilatérale de l’artère rénale, une sténose de l’artère rénale sur rein unique ou une insuffisance cardiaque grave, le traitement par des médicaments qui inhibent ce système a été associé à de l’oligurie, à une azotémie évolutive et, quoique rarement, à une insuffisance rénale aiguë ou à la mort. Chez les patients vulnérables, l’administration concomitante de diurétiques peut augmenter ce risque.
L’utilisation d’ARA (y compris TEVA-LOSARTAN) ou d’IECA en association avec des médicaments contenant de l’aliskirène est contre-indiquée chez les patients présentant une insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2) [voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES, Double inhibition du système rénine-angiotensine au moyen d’IECA, d’ARA ou de médicaments contenant de l’aliskirène].
Le traitement par le losartan devrait comprendre une évaluation adéquate de la fonction rénale.
Hyperkaliémie : Dans une étude clinique menée chez des patients diabétiques (type 2) atteints de protéinurie et d’hypertension, la fréquence d’hyperkaliémie a été plus élevée chez les patients traités par le losartan potassique (9,9 %) que chez les patients sous placebo (3,4 %). Toutefois, seul un petit nombre de patients a dû interrompre le traitement en raison d’une hyperkaliémie. Il est recommandé de surveiller étroitement le taux de potassium sérique (voir 8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives et 14 ESSAIS CLINIQUES).
L’utilisation concomitante d’autres médicaments susceptibles d’augmenter le taux de potassium sérique peut entraîner une hyperkaliémie (voir 9 INTERACTIONS MÉDICAMENTEUSES).
7.1 Cas particuliers
7.1.1 Grossesse
Les médicaments qui agissent directement sur le système rénine-angiotensine-aldostérone comportent un risque de morbidité et de mortalité fœtales ou néonatales s’ils sont employés pendant la grossesse. L’administration de TEVA-LOSARTAN doit être interrompue le plus tôt possible après la confirmation de la grossesse.
L’utilisation des bloqueurs des récepteurs (AT1) de l’angiotensine (BRA) n’est pas recommandée durant la grossesse. Bien que les données épidémiologiques concernant le risque d’effets tératogènes consécutif à l’exposition aux inhibiteurs de l’enzyme de conversion de l’angiotensine (une autre classe d’agents thérapeutiques qui interfèrent avec le système rénine-angiotensine-aldostérone) durant le premier trimestre de la grossesse ne soient pas concluantes, on ne peut exclure la possibilité d’une légère augmentation du risque. Compte tenu des données dont on dispose actuellement sur le risque associé aux BRA, il se peut qu’il existe un risque semblable avec cette classe de médicament. Par conséquent, les patientes qui envisagent une grossesse devraient prendre un antihypertenseur de rechange dont le profil d’innocuité durant la grossesse a été établi. En cas de grossesse pendant le traitement, on doit interrompre immédiatement la prise d’antagonistes de l’angiotensine II et, au besoin, commencer un traitement de rechange.
D’après nos connaissances, l’utilisation d’un BRA durant le deuxième ou le troisième trimestre de la grossesse entraîne des effets toxiques chez le fœtus humain (diminution de la fonction rénale, oligohydramnios, retard de l’ossification du crâne), ainsi que chez le nouveau-né (insuffisance rénale, hypotension, hyperkaliémie).
On devrait surveiller de près les signes d’hypotension, d’oligurie et d’hyperkaliémie chez les nourrissons ayant été exposés in utero à un bloqueur des récepteurs de l’angiotensine II. En cas d’oligurie, il faut veiller à maintenir une tension artérielle et une irrigation rénale adéquates. Une exsanguino-transfusion peut s’avérer nécessaire pour faire céder l’hypotension ou pour compenser une fonction rénale altérée, cependant, les quelques fois où ces interventions ont été utilisées, les bienfaits cliniques n’ont pas été particulièrement importants. Ni le losartan, ni le métabolite actif ne sont éliminés par hémodialyse.
Données chez l’animal
Des études chez le rat ont mis en évidence des effets secondaires attribuables au losartan potassique chez le fœtus et le nouveau-né, par exemple une réduction du poids ainsi que des cas de mortalité et de toxicité rénale. On a décelé des concentrations importantes de losartan et de son métabolite actif dans le lait des rates. D’après les évaluations pharmacocinétiques, ces observations seraient liées à une exposition au médicament à la fin de la gestation ou au cours de l’allaitement.
7.1.2 Allaitement
On ignore si le losartan et son métabolite actif sont excrétés dans le lait maternel, mais on en a décelé d’importants taux dans le lait de rates allaitantes. Étant donné que plusieurs médicaments se retrouvent dans le lait maternel et qu’ils peuvent nuire au nourrisson, le médecin doit décider s’il vaut mieux interrompre l’administration du médicament ou, compte tenu de l’importance du traitement pour la mère, arrêter l’allaitement.
7.1.3 Enfants (6 à 16 ans)
L’effet antihypertenseur a été démontré dans une étude d’une durée limitée à trois semaines sur la réponse en fonction de la dose, période après laquelle la moitié des patients ont poursuivi leur traitement selon la posologie désignée pendant une période allant jusqu’à six semaines. La réduction de la tension artérielle s’est maintenue chez les deux groupes de patients recevant les deux doses les plus élevées.
Insuffisance rénale
On ne dispose d’aucune donnée relative à l’effet de losartan potassique sur la tension artérielle des enfants de moins de six ans et les nouveau-nés, ou chez les enfants présentant un taux de filtration glomérulaire < 30 mL/min/1,73 m2.
Des modifications de la fonction rénale ont été signalées chez les personnes vulnérables à la suite de l’inhibition du système rénine-angiotensine-aldostérone. Chez les patients dont la fonction rénale peut dépendre de l’activité du système rénine-angiotensine-aldostérone, comme les patients qui présentent une sténose bilatérale de l’artère rénale, une sténose de l’artère rénale sur rein unique ou une insuffisance cardiaque congestive grave, le traitement par des agents qui inhibent ce système a été associé à de l’oligurie, à une azotémie évolutive et, quoique rarement, à une insuffisance rénale aiguë, à la mort ou les deux. Chez les patients vulnérables, l’administration concomitante de diurétiques peut augmenter davantage ce risque.
Le traitement par le losartan devrait comprendre une évaluation adéquate de la fonction rénale.
Insuffisance hépatique
On ne dispose d’aucune donnée sur l’effet de losartan potassique chez les enfants présentant une insuffisance hépatique. L’innocuité à long terme a été évaluée chez les enfants dans le cadre d’une phase de prolongation de six mois de l’étude mentionnée ci-dessus portant sur la réponse en fonction de la dose.
La pharmacocinétique du losartan a été évaluée à la suite de l’administration d’une dose uniquotidienne orale d’environ 0,54 à 0,77 mg/kg de losartan (doses moyennes) chez 50 enfants hypertendus âgés de > 1 mois à < 16 ans. Le métabolite actif du losartan se forme chez tous les groupes d’âge. Les paramètres pharmacocinétiques du losartan et de son métabolite actif sont généralement similaires dans tous les groupes d’âge étudiés et concordent avec les données pharmacocinétiques historiques observées chez les adultes (voir 8 EFFETS INDÉSIRABLES et 14 ESSAIS CLINIQUES).
7.1.4 Personnes âgées (≥ 65 ans)
Aucune différence quant à l’innocuité du losartan n’a été mise en évidence entre les patients âgés et les patients plus jeunes; on recommande toutefois d’user de prudence en prescrivant le médicament aux patients âgés en raison de la plus grande vulnérabilité de cette population aux effets des médicaments. Cette conclusion est fondée sur les résultats observés chez 391 des 2085 (19 %) patients de 65 ans ou plus qui ont reçu le losartan en monothérapie dans des essais contrôlés sur l’hypertension. Les mêmes observations ont été rapportées dans une étude clinique contrôlée menée chez des patients atteints de diabète de type 2 et présentant une protéinurie et une hypertension, dont 248 (33 %) étaient âgés de 65 ans ou plus, ainsi que dans une étude clinique contrôlée menée chez des patients hypertendus présentant une hypertrophie ventriculaire gauche, dont 2857 (62 %) étaient âgés de 65 ans ou plus (voir 14 ESSAIS CLINIQUES).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité du losartan potassique a été évaluée chez plus de 3300 patients présentant une hypertension essentielle. Parmi ces patients, 2085 ont reçu le losartan en monothérapie dans les études cliniques contrôlées.
Dans des études cliniques menées au su, plus de 1200 patients ont été traités par le losartan pendant plus de six mois et plus de 800 patients ont été traités pendant plus de un an.
Dans les essais cliniques contrôlés, 2,3 % des patients traités par le losartan potassique et 3,7 % des sujets qui ont reçu le placebo ont dû cesser le traitement en raison d’effets indésirables sur le plan clinique.
Les effets indésirables suivants, susceptibles d’entraîner de graves conséquences, ont rarement été rapportés avec le losartan dans les études cliniques contrôlées : syncope et hypotension.
On n’a pas décelé de différence pertinente entre le profil des effets indésirables chez les enfants et celui rapporté antérieurement chez les adultes.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
Dans les essais cliniques contrôlés menés à double insu, les effets indésirables qui sont survenus chez ≥ 1 % des patients traités par le losartan potassique, indépendamment de la relation avec le médicament, ont été les suivants :
Tableau 2 – Effets indésirables signalés chez ≥ 1 % des patients ayant reçu du losartan potassique
Losartan potassique (n = 2085) (%) | Placebo (n = 535) (%) | |
Organisme entier Asthénie/fatigue Œdème/enflure Douleur abdominale Douleur thoracique | 3,8 1,7 1,7 1,1 | 3,9 1,9 1,7 2,6 |
Appareil cardiovasculaire Palpitations Tachycardie | 1,0 1,0 | 0,4 1,7 |
| Appareil digestif Diarrhée Dyspepsie Nausées | 1,9 1,1 1,8 | 1,9 1,5 2,8 |
Appareil locomoteur Dorsalgie Crampes musculaires | 1,6 1,0 | 1,1 1,1 |
Système nerveux/troubles psychiatriques Étourdissements Céphalées Insomnie | 4,1 14,1 1,1 | 2,4 17,2 0,7 |
Appareil respiratoire Toux Congestion nasale Pharyngite Troubles des sinus Infection des voies respiratoires supérieures | 3,1 1,3 1,5 1,0 6,5 | 2,6 1,1 2,6 1,3 5,6 |
Dans les essais cliniques contrôlés sur l’hypertension essentielle, les étourdissements ont constitué le seul effet indésirable médicamenteux de fréquence > 1 % signalé plus souvent chez les patients traités par le losartan (2,4 %) que chez les patients ayant reçu un placebo (1,3 %).
Dans un essai clinique contrôlé mené chez des patients diabétiques (type 2) atteints de protéinurie et d’hypertension, le losartan potassique a été généralement bien toléré. Les effets indésirables liés au médicament les plus fréquemment signalés ont été les suivants : asthénie/fatigue, étourdissements, hypotension et hyperkaliémie (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Chez les patients hypertendus présentant une hypertrophie ventriculaire gauche, les effets indésirables reliés au médicament les plus fréquemment signalés ont été les suivants : étourdissements, asthénie/fatigue et vertiges.
Patients hypertendus ayant des antécédents de taux : Dans une étude contrôlée de huit semaines regroupant des patients hypertendus qui avaient été traités au moyen d’un inhibiteur de l’ECA et qui avaient présenté de la toux, la fréquence de cet effet secondaire chez les patients traités par le losartan potassique a été semblable à celle observée chez les sujets qui avaient reçu de l’hydrochlorothiazide, et significativement plus faible que celle signalée chez les patients qui avaient repris un inhibiteur de l’ECA. En outre, les résultats d’une analyse globale de plusieurs essais cliniques menés à double insu chez 4131 patients ont révélé que la fréquence de la toux signalée spontanément par les patients traités par le losartan potassique seul (n = 2085; 3,1 %) ou par le losartan potassique plus de l’hydrochlorothiazide (n = 858; 2,6 %) a été semblable à celle des patients recevant un placebo (n = 535; 2,6 %) ou de l’hydrochlorothiazide seul (n = 271; 4,1 %), alors que la fréquence observée chez les patients qui ont pris un inhibiteur de l’ECA (n = 239) a été de 8,8 %.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Dans les essais cliniques contrôlés sur l’hypertension essentielle menés à double insu, les effets indésirables survenus avec le losartan potassique à une fréquence inférieure à 1 %, indépendamment de la relation avec le médicament, ont été les suivants :
Effets cardiovasculaires : troubles orthostatiques
Effets otorhinolaryngologiques : épistaxis, acouphène
Effets généraux : malaises
Effets gastro-intestinaux : constipation
Effets neurologiques : somnolence, vertiges
Effets cutanés : éruptions cutanées
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Dans les essais cliniques contrôlés portant sur l’hypertension essentielle, l’administration de losartan potassique a rarement été associée à des anomalies cliniquement importantes des paramètres de laboratoire courants.
Épreuves de la fonction hépatique : Dans les essais cliniques à double insu menés chez des patients hypertendus, on a constaté une élévation de l’ASAT et de l’ALAT chez 1,1 % et 1,9 %, respectivement, des patients traités par le losartan en monothérapie et chez 0,8 % et 1,3 %, respectivement, des patients ayant reçu un placebo. Par ailleurs, dans le cas d’élévations de l’ASAT et de l’ALAT ≥ 2 fois la limite supérieure de la normale, la fréquence s’est révélée semblable à celle observée avec le placebo.
Hyperkaliémie : Dans des essais cliniques contrôlés sur l’hypertension essentielle, une hyperkaliémie (taux de potassium sérique > 5,5 mÉq/L) a été observée chez 1,5 % des patients traités par le losartan potassique.
Dans une étude clinique menée chez des patients diabétiques (type 2) atteints de protéinurie et d’hypertension, 9,9 % des patients traités par le losartan potassique et 3,4 % des patients ayant reçu le placebo ont présenté une hyperkaliémie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale – Hyperkaliémie).
Créatinine, azote uréique du sang : On a observé une faible augmentation des taux d’azote uréique du sang ou de la créatinine sérique chez moins de 0,1 % des patients atteints d’hypertension essentielle et traités par le losartan potassique seul. Aucun patient n’a dû interrompre la monothérapie par le losartan potassique en raison d’une élévation des taux d’azote uréique sanguin ou de créatinine sérique.
Hémoglobine et hématocrite : De fréquents cas de légère diminution de l’hémoglobine et de l’hématocrite (baisse moyenne d’environ 0,11 g/100 mL et de 0,09 vol/100 mL, respectivement) ont été observés chez des patients traités par le losartan potassique seul, mais ils étaient rarement importants sur le plan clinique. Dans les essais cliniques contrôlés, aucun patient n’a dû interrompre le traitement en raison d’anémie. Des cas d’interruption du traitement par le losartan en raison d’anémie ont été rapportés après la commercialisation du produit.
Dans les essais cliniques, les effets indésirables suivants se sont manifestés à une fréquence < 1 %, indépendamment de la relation avec le médicament : thrombopénie, éosinophilie.
8.5 Effets indésirables signalés après la commercialisation du produit
D’autres effets indésirables ont, en de rares occasions, été rapportés indépendamment de leur relation avec le médicament, au cours d’études au su ou après la commercialisation du produit chez des patients atteints d’hypertension essentielle, notamment l’anémie, la thrombopénie (rarement), l’hépatite, des résultats anormaux des épreuves de la fonction hépatique, des vomissements, une toux d’origine médicamenteuse, l’asthénie, la diarrhée, la migraine, la dysgueusie, l’arthralgie, le prurit, l’érythrodermie, des troubles du goût, l’urticaire, des malaises, la dysfonction érectile/impuissance et la photosensibilité. Des cas de douleur et de faiblesse musculaires, de myosite et de rhabdomyolyse ont été rapportés chez des patients qui avaient reçu des antagonistes des récepteurs de l’angiotensine II.
De rares cas de réactions anaphylactiques et d’œdème de Quincke (comportant une enflure du larynx et de la glotte causant une obstruction des voies aériennes ou une enflure du visage, des lèvres et/ou de la langue et du pharynx, exigeant dans certains cas de recourir à une intubation ou à une trachéotomie) ont été rapportés chez les patients traités par le losartan. Certains de ces patients avaient déjà présenté un œdème de Quincke avec des inhibiteurs de l’ECA. Des cas de vascularite, y compris un purpura de Schönlein-Henoch, ont été signalés en de rares occasions.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
Chez les patients atteints de diabète de type 1 ou de type 2 ainsi que chez les patients présentant une insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2), l’utilisation concomitante d’un antagoniste des récepteurs de l’angiotensine (ARA), dont TEVA-LOSARTAN, ou d’un inhibiteur de l’enzyme de conversion de l’angiotensine (IECA) avec un médicament contenant de l’aliskirène est contre-indiquée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Double inhibition du système rénine-angiotensine et Fonction rénale).
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans la liste ci-après y figurent soit parce que des comptes rendus ou des études d’interactions médicamenteuses en font état, soit parce qu’il s’agit d’agents dont l’administration concomitante est contre-indiquée en raison de l’importance et de la gravité des interactions auxquelles ils pourraient donner lieu.
Tableau 3 – Interactions médicament-médicament établies ou potentielles
| Nom propre/nom | Source de | Effet | Commentaire clinique | ||||
| usuel | preuve | ||||||
Agents qui augmentent le taux de potassium sérique
| T | Augmentation des taux de potassium sérique | Étant donné que le losartan réduit la production d’aldostérone, on ne doit administrer de diurétiques d’épargne potassique ou de compléments de potassium qu’en cas d’hypokaliémie documentée, en surveillant | ||||
l’amiloride)
Autres médicaments pouvant augmenter le taux de potassium sérique (p. ex. des produits contenant du triméthoprime) | fréquemment la kaliémie. Les substituts de sel renfermant du potassium doivent également être utilisés avec prudence. | ||
| Dérivés digitaliques | EC | On ne connaît pas l’effet du losartan sur les paramètres pharmacocinétiques des glucosides cardiotoniques à l’état d’équilibre. | Dans une étude menée chez 9 volontaires en bonne santé, lorsqu’on a administré par voie orale une dose unique de 0,5 mg de digoxine aux sujets ayant reçu du losartan pendant 11 jours, on a constaté que les rapports entre l’aire sous la courbe et la Cmax observées avec digoxine et celles observées avec placebo étaient respectivement de 1,06 (IC90 % : 0,98-1,14) et de 1,12 (IC90 % : 0,97-1,28). |
| Diurétiques | T | Réduction excessive de la tension artérielle après le début du traitement | Une réduction excessive de la tension artérielle peut parfois être observée après le début du traitement par TEVA-LOSARTAN chez les patients qui prennent des diurétiques, et plus particulièrement chez ceux qui en prennent depuis peu. On peut réduire le risque d’hypotension symptomatique produite par le telmisartan en interrompant l’administration du diurétique avant de commencer le traitement par TEVA-LOSARTAN et/ou en réduisant la dose initiale de losartan (voir 4 POSOLOGIE ET |
| ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire, Hypotension). Aucune interaction médicamenteuse d’importance clinique n’a été identifiée avec les diurétiques thiazidiques. | |||
Médicaments qui influent sur le système de cytochromes P450
| EC | On n’a pas évalué les conséquences pharmacodynamiques de l’administration concomitante de losartan et d’inhibiteurs de l’isoenzyme 2C9 du cytochrome P450. | La rifampine, un inducteur du métabolisme des médicaments, diminue les concentrations du métabolite actif du losartan. Deux inhibiteurs de l’isoenzyme 3A4 du cytochrome P450 ont été étudiés chez l’homme. Le kétoconazole n’a pas affecté la conversion du losartan en son métabolite actif après l’administration intraveineuse de losartan, et l’érythromycine n’a pas exercé d’effet significatif sur le plan clinique après l’administration orale de losartan. Le fluconazole, un inhibiteur de l’isoenzyme 2C9 du cytochrome P450, a réduit la concentration du métabolite actif. On n’a pas évalué les conséquences pharmacodynamiques de l’administration concomitante de losartan et d’inhibiteurs de l’isoenzyme 2C9 du cytochrome P450. Suite à l’administration d’une dose unique de losartan chez 10 volontaires masculins en bonne santé sous phénobarbital, un inducteur du cytochrome P450 dont les concentrations étaient alors à l’état d’équilibre, l’aire sous la |
courbe du losartan et celle de son métabolite actif, le E-3174, ne valaient plus que 0,80 (IC90 % : 0,72-0,88) et 0,80 (IC90 % : 0,78-0,82) respectivement par rapport aux valeurs initiales. Suite à l’administration d’une dose unique de losartan chez 8 volontaires masculins en bonne santé sous cimétidine, un inhibiteur du cytochrome P450 dont les concentrations étaient alors à l’état d’équilibre, l’aire sous la courbe du losartan et celle de son métabolite actif, le E-3174, sont passées à 1,18 (IC90 % : 1,10-1,27) 1,00 (IC90 % : 0,92-1,08) respectivement par rapport aux valeurs initiales. | |||
Double inhibition du système rénine- angiotensine au moyen d’IECA, d’ARA ou de médicaments contenant de l’aliskirène | T | Survenue d’effets indésirables | La double inhibition du système rénine-angiotensine au moyen d’ARA, d’IECA ou de médicaments contenant de l’aliskirène est contre-indiquée chez les patients présentant un diabète ou une insuffisance rénale et n’est recommandée chez aucun autre type de patients, car il est impossible d’exclure la survenue d’effets indésirables (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Double inhibition du système rénine-angiotensine). |
| Sels de lithium | T | Possibilité de réduction de l’excrétion du lithium | Comme c’est le cas avec d’autres médicaments qui affectent l’excrétion du sodium, il se peut que l’excrétion du lithium soit réduite. Par conséquent, on |
| doit surveiller attentivement le taux sérique de lithium si l’on administre des sels de lithium et des antagonistes des récepteurs de l’angiotensine II de façon concomitante. | |||
Anti-inflammatoires non stéroïdiens, y compris les inhibiteurs de la cyclo-oxygénase-2 | EC | Réduction de l’effet des diurétiques et des autres antihypertenseurs | Les anti-inflammatoires non stéroïdiens (AINS), y compris l’indométhacine et les inhibiteurs sélectifs de la cyclooxygénase-2 (inhibiteurs de la COX-2), peuvent atténuer l’effet des diurétiques et des autres antihypertenseurs. Par conséquent, l’effet antihypertenseur des antagonistes des récepteurs de l’angiotensine II ou des inhibiteurs de l’ECA peut être atténué par les AINS, y compris les inhibiteurs sélectifs de la COX-2. Chez certains patients qui présentent une atteinte de la fonction rénale (p. ex. patients âgés ou présentant une hypovolémie, y compris ceux qui prennent des diurétiques) et qui suivent un traitement par AINS, inhibiteurs sélectifs de la COX-2 compris, l’administration concomitante d’un antagoniste des récepteurs de l’angiotensine II ou d’un inhibiteur de l’ECA peut entraîner une détérioration plus marquée de la fonction rénale. Des cas d’insuffisance rénale aiguë, généralement réversibles, ont été rapportés. Par conséquent, on doit user de prudence lorsqu’on administre |
| conjointement de tels médicaments dans cette population de patients. | |||
| Warfarine | EC | On ne connaît pas l’effet du losartan sur les paramètres pharmacocinétiques de la warfarine à l’état d’équilibre. | L’administration de losartan pendant 7 jours n’a pas affecté la pharmacocinétique ni la pharmacodynamie de la warfarine administrée en dose unique. |
Légende : EC = Essai clinique; T = Interaction théorique
9.5 Interactions médicament-aliments
TEVA-LOSARTAN peut être administré avec ou sans aliments.
Le jus de pamplemousse contient des composés qui inhibent les isoenzymes du cytochrome P450, aussi peut-il réduire la concentration du métabolite actif de TEVA-LOSARTAN et diminuer ainsi son effet thérapeutique. La consommation de jus de pamplemousse doit donc être évitée pendant le traitement par TEVA-LOSARTAN.
9.6 Interactions médicament-plantes médicinales
On n’a pas établi s’il existe des interactions entre ce médicament et les herbes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre ce médicament et les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
TEVA-LOSARTAN s’oppose aux effets de l’angiotensine II en bloquant les récepteurs de type 1 (AT1) de l’angiotensine.
L’angiotensine II est la principale hormone vasoactive du système rénine-angiotensine. Elle produit une vasoconstriction et stimule la sécrétion d’aldostérone par le cortex surrénalien.
Le losartan et son métabolite actif, le E-3174, bloquent l’effet vasoconstricteur de l’angiotensine II et la libération d’aldostérone régie par cette hormone en inhibant de façon sélective la fixation de l’angiotensine II aux récepteurs AT1 présents dans de nombreux tissus, y compris le muscle lisse vasculaire. Un autre récepteur de l’angiotensine II, le sous-type AT2, a été mis en évidence, mais, selon les connaissances actuelles, il ne semble pas intervenir dans l’homéostasie cardiovasculaire. S’ils possèdent une affinité beaucoup plus grande (environ 1000 fois) pour le récepteur AT1 que pour le récepteur AT2, ni le losartan, ni son métabolite actif ne possèdent d’activité agoniste sur le récepteur AT1. Les résultats d’études in vitro portant sur la liaison aux récepteurs indiquent que le losartan lui-même exerce un antagonisme compétitif réversible au site du récepteur AT1, alors que le métabolite actif, qui est 10 à 40 fois plus puissant que le losartan, exerce un effet antagoniste non compétitif et réversible au site du récepteur AT1.
Ni le losartan, ni son métabolite actif n’inhibent l’enzyme de conversion de l’angiotensine (ECA), également connue sous le nom de kininase II, l’enzyme responsable de la conversion de l’angiotensine I en angiotensine II et de la dégradation de la bradykinine. Ils ne se lient pas non plus à d’autres récepteurs hormonaux ou aux canaux ioniques, ni ne bloquent ces structures qui jouent un rôle important dans la régulation cardiovasculaire.
10.2 Pharmacodynamie
Le losartan inhibe l’effet vasopresseur de l’angiotensine II. À une dose de 100 mg, l’inhibition maximale est d’environ 85 %, et l’effet inhibiteur persiste pendant 24 heures à un taux de 25 % à 40 %. La suppression de la rétroaction négative de l’angiotensine II entraîne une hausse de l’activité rénine plasmatique (2 à 3 fois les valeurs de départ) et une hausse consécutive de la concentration plasmatique d’angiotensine II chez les patients hypertendus.
Après administration orale d’une dose unique de losartan, la réduction maximale de la tension artérielle est atteinte en 6 heures environ chez les patients hypertendus.
Dans les essais cliniques contrôlés, on n’a constaté aucune modification significative de la fréquence cardiaque chez les patients traités par le losartan.
Il ne semble pas y avoir d’effet rebond lorsque l’administration du losartan est interrompue brusquement.
La réponse de la tension artérielle à la suite d’une monothérapie avec le losartan est plus faible en moyenne chez les patients hypertendus de race noire que chez les autres patients hypertendus.
10.3 Pharmacocinétique
Tableau 4 – Résumé des paramètres pharmacocinétiques du losartan mesurés à la suite de l’administration de doses multiples (50 mg une fois par jour pendant 7 jours) chez des adultes hypertendus (n = 12)
| Cmax | tmax (h)c | t½ (h)b | ASC0-24a | Clr | |||||||
| (ng/mL)a | (ng•h/mL | (mL/min)a | |||||||||
| Molécule mère | 224 ± 82 | 0,9 | 2,1 ± 0,70 | 442 ± 173 | 56 ± 23 | ||||||
| Métabolite actif | 212 ± 73 | 3,5 | 7,4 ± 2,4 | 1685 ± 452 | 20 ± 3 | ||||||
a Moyenne ± Écart-type
b Moyenne harmonique ± Écart-type
c Médiane
Absorption
Après administration orale, le losartan est bien absorbé et sa biodisponibilité dans la circulation générale est d’environ 33 %. Environ 14 % d’une dose de losartan administrée par voie orale est convertie en métabolite actif, mais chez environ 1 % des sujets, cette conversion ne s’effectue pas de façon efficace.
La concentration maximale moyenne du losartan est atteinte en 1 heure environ et celle de son métabolite actif, en 3 à 4 heures approximativement. Bien que les concentrations plasmatiques maximales du losartan et celles de son métabolite actif soient à peu près égales, l’ASC du métabolite est environ 4 fois plus grande que celle du losartan.
Distribution
Le losartan et son métabolite actif se lient tous deux fortement aux protéines plasmatiques, principalement à l’albumine; les fractions plasmatiques libres sont de 1,3 % et 0,2 %, respectivement. La liaison aux protéines plasmatiques est constante dans l’intervalle des concentrations atteintes avec les doses recommandées. Selon des études menées chez le rat, le losartan ne traverse pratiquement pas, ou pas du tout, la barrière hémato-encéphalique.
Le volume de distribution du losartan est d’environ 34 litres et celui de son métabolite actif, d’environ 12 litres.
Métabolisme
Le losartan est une substance active qui subit un métabolisme de premier passage important par les enzymes du cytochrome P450 après administration par voie orale. Il est converti, en partie, en un acide carboxylique (E-3174), qui est le métabolite actif en majorité responsable de l’antagonisme au niveau du récepteur de l’angiotensine II après l’administration orale du losartan.
Plusieurs métabolites du losartan ont été décelés dans le plasma et dans l’urine chez l’humain. En plus de l’acide carboxylique E-3174 (métabolite actif), il existe plusieurs métabolites inactifs. Des études in vitro indiquent que les isoenzymes 2C9 et 3A4 du cytochrome P450 participent à la biotransformation du losartan en ses métabolites.
Élimination
La demi-vie terminale du losartan est d’environ 2 heures et celle de son métabolite actif se situe entre 6 et 9 heures. La pharmacocinétique du losartan et celle de son métabolite actif sont linéaires pour des doses orales de losartan pouvant atteindre 200 mg et demeurent inchangées avec le temps. On n’observe pas d’accumulation du losartan ni de son métabolite dans le plasma à la suite de l’administration répétée de doses uniquotidiennes.
La clairance plasmatique totale du losartan est d’environ 600 mL/min, dont environ 75 mL/min correspondent à la clairance rénale. La clairance plasmatique totale du métabolite actif est d’environ 50 mL/min, dont environ 25 mL/min correspondent à la clairance rénale. L’élimination du losartan et de ses métabolites se fait en grande partie à la fois par la bile et par l’urine.
À la suite de l’administration orale d’une dose de losartan marqué au 14C, environ 35 % de la radioactivité a été retrouvée dans l’urine et environ 60 % dans les fèces. À la suite de l’administration intraveineuse d’une dose de losartan marqué au 14C, environ 45 % de la radioactivité a été retrouvée dans l’urine et 50 % dans les fèces.
Populations et états particuliers
- Enfants
Les paramètres pharmacocinétiques du losartan et de son métabolite actif ont été généralement similaires dans tous les groupes d’âge étudiés et concordent avec les données pharmacocinétiques historiques observées chez les adultes.
Tableau 5 – Paramètres pharmacocinétiques à la suite de l’administration de doses multiples chez des sujets hypertendus regroupant nourrissons et jeunes enfants (groupe I : 3 à 23 mois), enfants d’âge préscolaire (groupe II : 2 à 5 ans), enfants d’âge scolaire (groupe III : 6 à 11 ans) et adolescents (groupe IV : 12 à 15 ans)
| Molécule mère | Métabolite actif | |||||||
| ASC0-24 h observée (ng•h/mL)a | ||||||||
| Groupe I (n = 9) Groupe II (n = 12)† Groupe III (n = 11) Groupe IV (n = 14) | 244,5 ± 175,7 314,5 ± 177,8 251,0 ± 265,6 303,1 ± 123,6 | 1456,5 ± 1422,7 950,9 ± 498,0 1163,6 ± 1017,5 1589,9 ± 996,2 | ||||||
| ASC0-24 h par 0,7 mg/kga | ||||||||
| Groupe I (n = 9) Groupe II (n = 13) Groupe III (n = 11) Groupe IV (n = 14) | 246,1 ± 154,0 305,2 ± 164,9 232,6 ± 199,4 405,4 ± 120,3 | 1466,3 ± 1498,8 933,2 ± 510,5 1078,0 ± 783,4 2126,8 ± 1082,4 | ||||||
| Cmax observée (ng/mL)a | ||||||||
| Groupe I (n = 9) | 66,6 ± 103,6 | 146,9 ± 179,5 | ||||||
| Groupe II (n = 12)† | 89,8 ± 96,5 | 91,5 ± 75,2 | ||||||
| Groupe III (n = 11) Groupe IV (n = 14) | 98,7 ± 94,5 105,1 ± 112,3 | 139,1 ± 148,1 188,2 ± 91,2 | ||||||
| Cmax par 0,7 mg/kga | ||||||||
Groupe I (n = 9) 67,0 ± 92,8 147,9 ± 190,6 Groupe II (n = 13) 89,5 ± 88,3 92,0 ± 77,6 Groupe III (n = 11) 91,4 ± 81,7 128,8 ± 112,1 Groupe IV (n = 14) 140,6 ± 90,5 251,7 ± 118,2
| tmax (h)c | |||||
| Groupe I (n = 9) Groupe II (n = 13) Groupe III (n = 11) Groupe IV (n = 14) | 1,05 ± 1,38 1,07 ± 1,43 2,03 ± 1,79 1,54 ± 1,27 | 5,53 ± 2,0 6,01 ± 1,5 4,46 ± 2,1 5,00 ± 1,0 | |||
| Demi-vie (h)b | |||||
| Groupe I (n = 9) Groupe II (n = 13) Groupe III (n = 11) Groupe IV (n = 14) | 1,93 ± 0,44 2,37 ± 1,24 2,18 ± 1,50 2,41 ± 1,84 | 4,83 ± 1,1 5,59 ± 1,1 5,37 ± 1,4 5,72 ± 1,0 | |||
a Moyenne ± Écart-type
b Moyenne harmonique ± Écart-type
c Médiane ± Écart-type
† n = 12 : excluant AN 4051 qui a reçu une dose correspondant à 2,5 fois la dose prévue
Une étude pharmacocinétique a été menée en vue d’estimer les paramètres pharmacocinétiques plasmatiques et urinaires du losartan et de son métabolite actif, E-3174, chez les nourrissons et les jeunes enfants, les enfants d’âge préscolaire, les enfants d’âge scolaire et les adolescents.
Dans cette étude, les paramètres pharmacocinétiques du losartan et de son métabolite actif, E-3174, étaient comparables dans tous les groupes d’âges étudiés. On a observé des différences significatives du point de vue statistique pour certains paramètres, en particulier ceux du métabolite actif, E-3174, lorsque les données des enfants d’âge préscolaire ont été comparées avec celles des adolescents. Il est important de noter que les données des patients les plus jeunes étaient comparables à celles des enfants plus âgés et que le métabolite actif, E-3174, a été formé à partir du losartan dans tous les groupes d’âge étudiés.
Santé Canada n’a pas autorisé d’indication d’emploi chez les enfants de moins de 6 ans.
- Patients souffrant de cirrhose alcoolique légère ou modérée
À la suite de l’administration orale de losartan potassique chez des patients présentant une cirrhose alcoolique légère ou modérée, l’aire sous la courbe du losartan et celle de son métabolite actif E-3174 ont été environ 5 fois et 1,7 fois, respectivement, plus grandes que celles observées chez des jeunes volontaires masculins en bonne santé. Chez des patients atteints d’insuffisance hépatique, la clairance plasmatique totale du losartan a été environ 50 % plus faible que chez les hommes jeunes en bonne santé, et la biodisponibilité du médicament après l’administration orale a été environ deux fois plus élevée.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Flacons : Conserver à la température ambiante (15 °C à 30 °C) et à l’abri de la lumière. Garder le contenant fermé hermétiquement.
Plaquettes alvéolées : Conserver à la température ambiante (15 °C à 30 °C) et à l’abri de la lumière.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Aucune directive particulière d’utilisation ou de manipulation ne s’applique à ce produit.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Losartan potassique
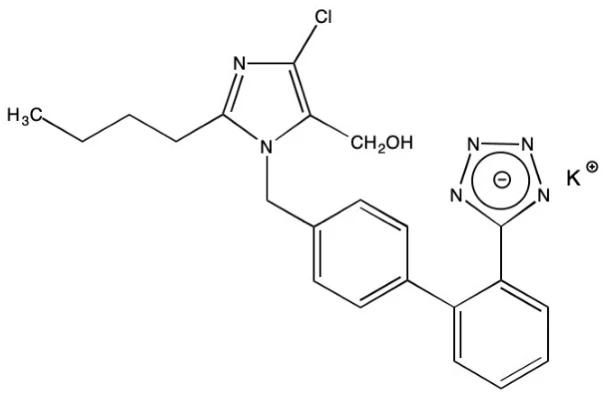
Dénomination systématique : Sel monopotassique du 2-butyl-4-chloro-1-[p-(o1H-tétrazol-5-ylphényl)benzyl]-imidazole-5-méthanol
Formule moléculaire : C22H22ClKN6O
Masse moléculaire : 461,01 g/mol
Formule de structure :
Propriétés physicochimiques : Le losartan potassique est une poudre cristalline blanche ou presque blanche. Il est entièrement soluble dans l’eau et le méthanol et légèrement soluble dans l’acétronitrile.
14 ESSAIS CLINIQUES
14.1 Essais cliniques, par indication
Hypertension chez les adultes
Tableau 6 – Résumé des données démographiques des adultes hypertendus ayant participé aux essais cliniques à double insu contrôlés par placebo
| N° de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (limites) | Sexe (%) |
| 011 | Étude à double insu, avec répartition au hasard, en mode parallèle, contrôlée par placebo | Administration orale, 1 f.p.j. Groupes de traitement : Losartan 10, 25, 50, 100, 150 mg Énalapril 20 mg et placebo du losartan Durée : 8 semaines de traitement à double insu | 576 | 53,1 (22 à 88 ans) | Hommes: 66 Femmes: 34 |
| 021 | Étude à double insu, avec répartition au hasard, en mode parallèle, contrôlée par placebo | Administration orale, 1 ou 2 f.p.j. Groupes de traitement : Losartan 50 mg 1 f.p.j. Losartan 100 mg 1 f.p.j. Losartan 50 mg 2 f.p.j. Placebo du losartan Durée : 4 semaines de monothérapie à double insu | 122 | 53,5 (28 à 76 ans) | Hommes:68 Femmes: 32 |
| 050 | Étude à double insu, avec répartition au hasard, en mode parallèle, contrôlée par placebo | Administration orale, 1 f.p.j. Groupes de traitement : Placebo Losartan 50 mg/placebo Losartan 50 mg/losartan 100 mg (possibilité d’augmenter la dose du losartan à 100 mg après 6 semaines) Durée : 12 semaines de traitement à double insu | 366 | 54 (26 à 78 ans) | Hommes: 64 Femmes: 36 |
| 054 | Étude à double insu, avec répartition au hasard, en mode parallèle, contrôlée par placebo | Administration orale, 1 f.p.j. Groupes de traitement : Placebo Losartan 50 mg HCTZ 12,5 mg Losartan 50 mg/HCTZ 6,25 mg Losartan 50 mg/HCTZ 12,5 mg Durée : 12 semaines de traitement à double insu | 703 | 52,8 (21 à 79 ans) | Hommes: 60 Femmes: 40 |
| 065 | Étude à double insu, avec répartition au hasard, en mode parallèle, contrôlée par | Administration orale, 1 ou 2 f.p.j. Placebo Losartan 25 mg 1 f.p.j. Losartan 50 mg 1 f.p.j. Losartan 25 mg 2 f.p.j. Durée : 12 semaines de traitement | 428 | 54 (24 à 79 ans) | Hommes: 65 Femmes: 35 |
| placebo | à double insu |
HCTZ : Hydrochlorothiazide
Les effets antihypertenseurs de losartan potassique ont été démontrés principalement dans cinq études contrôlées par placebo d’une durée de 6 à 12 semaines (études 011, 021, 050, 054 et 065) utilisant des posologies de 10 à 150 mg par jour administrées à des patients dont la tension artérielle diastolique de départ se situait entre 95 et 115 mmHg. Ces études ont permis de comparer deux posologies (50-100 mg/jour) à raison de une ou deux fois par jour, l’effet maximal et l’effet minimal et la réponse en fonction du sexe, de l’âge et de la race.
L’analyse des sous-groupes de patients selon l’âge, le sexe et la race a montré que les hommes et les femmes ainsi que les patients de 65 ans ou plus et ceux de moins de 65 ans ont généralement des réponses similaires. L’effet du losartan potassique a été légèrement moins prononcé chez les patients de race noire (une population qui présente généralement un faible taux de rénine).
L’effet du losartan est substantiel dès la première semaine du traitement, mais dans certaines études, l’effet maximal n’a été observé qu’après 3 à 6 semaines.
Tableau 7 – Résultats relatifs à l’efficacité du losartan par rapport au placebo dans des essais contrôlés menés à double insu chez des adultes ambulatoires hypertendus
N° de l’étude | Traitement (posologie en mg) | TAD moyenne initiale (É.T. mmHg) | Variation moyenne ajustée de la TAD | vs placebo | Paramètre d’efficacité (durée) |
| 011 | Placebo | 103,3 (3,8) | -5,3 | -- | TAD déc. (8 semaines) |
| Losartan 25 mg 1 f.p.j. | 103,3 (3,7) | -6,4 | NS | ||
| Losartan 50 mg 1 f.p.j. | 104,1 (3,7) | -10,1 | ** | ||
| Losartan 100 mg 1 f.p.j. | 104,1 (4,3) | -9,9 | ** | ||
| 021 | Placebo | 100,3 (3,6) | -2,1 | -- | TAD ass. (4 semaines) |
| Losartan 50 mg 1 f.p.j. | 100,0 (4,6) | -6,7 | * | ||
| Losartan 100 mg 1 f.p.j. | 101,1 (4,8) | -9,7 | ** | ||
| Losartan 50 mg 2 f.p.j. | 101,4 (4,7) | -8,6 | ** | ||
| 021 | Placebo | 94,8 (5,9) | -0,8 | - | SATA 24 h TAD moyenne (4 semaines) |
| Losartan 50 mg 1 f.p.j. | 94,0 (6,9) | -5,6 | ** | ||
| Losartan 100 mg 1 f.p.j. | 93,8 (6,0) | -7,1 | ** | ||
| Losartan 50 mg 2 f.p.j. | 94,4 (6,9) | -9,0 | ** | ||
| 050 | Placebo | 101,3 (4,9) | -4,5 | -- | TADass. (12 semaines) |
| Losartan 50 mg 1 f.p.j. | 102,1 (5,1) | -7,9 | ** | ||
| Losartan 50/100 mg 2 f.p.j. | 102,2 (5,0) | -8,6 | ** | ||
| 054 | Placebo | 101,3 (5,3) | -4,0 | -- | TADass. (12 semaines) |
| Losartan 50 mg 1 f.p.j. | 100,9 (5,0) | -9,0 | ** |
065
| Placebo | 101,3 (5,1) | -2,1 | -- |
TADass.
(12 semaines)
| Losartan 25 mg 1 f.p.j. | 101,8 (5,5) | -5,9 | ** |
| Losartan 50 mg 1 f.p.j. | 102,3 (6,3) | -6,6 | ** |
NS NS Différence non significative sur le plan statistique TADass. : tension artérielle diastolique en position assise * Différence significative sur le plan statistique, p ≤ 0,05 TADdéc. : tension artérielle diastolique en position décubitus * * Différence significative sur le plan statistique, p ≤0,01 SATA: Surveillance ambulatoire de la tension artérielle f.p.j. : fois par jour
Patients atteints de diabète de type 2 et présentant une protéinurie et une hypertension (Étude RENAAL)
Tableau 8 – Résumé des données démographiques des essais cliniques à double insu contrôlés par placebo menés chez des patients hypertendus atteints de diabète de type 2 avec protéinurie
| N° de l’étude | Protocole | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (limites) | Sexe |
| 147 | Étude multinationale, à double insu, avec répartition au hasard, contrôlée par placebo (traitement hypertenseur traditionnel excluant les inhibiteurs de l’ECA et les antagonistes de l’angiotensine II) | Administration orale Losartan 50 mg, 1 fois par jour et augmentation de la dose du losartan jusqu’à 100 mg Placebo correspondant Durée : Suivi moyen de 3,4 ans | 1513 | 60 ans (31 à 74 ans) | Hommes : 956 (31 à 74 ans) Femmes: 557 (34 à 73 ans) |
L’étude RENAAL (Reduction of Endpoints in Non-Insulin Dependent Diabetes Mellitus [NIDDM] with the Angiotensin II Receptor Antagonist Losartan) était une vaste étude multicentrique, menée à l’échelle internationale, à double insu, avec répartition au hasard et contrôlée par placebo, auprès de 1513 patients hypertendus présentant un diabète de type 2 et une protéinurie (751 ont reçu le losartan potassique). Le but de l’étude était de démontrer les effets protecteurs du losartan potassique sur la fonction rénale indépendamment des bienfaits du médicament sur la maîtrise de la tension artérielle. En vue d’atteindre cet objectif, l’étude a été conçue de façon à obtenir une maîtrise équivalente de la tension artérielle dans les deux groupes. Les patients présentant une protéinurie et un taux de créatinine sérique compris entre 1,3 et 3,0 mg/dL ont été répartis au hasard et ont reçu soit le losartan potassique à la dose de 50 mg, une fois par jour, augmentée en fonction de la réponse de la tension artérielle, soit un placebo, en plus d’un traitement antihypertenseur traditionnel excluant les inhibiteurs de l’ECA et les antagonistes de l’angiotensine II. Les chercheurs ont été informés de porter la dose du médicament à l’étude à 100 mg, une fois par jour, dans les cas appropriés; 72 % des patients ont pris la dose quotidienne de 100 mg pendant la plus grande partie du traitement avec le médicament à l’étude. D’autres antihypertenseurs (diurétiques, bloqueurs des canaux calciques, alphabloquants et bêtabloquants ou médicaments à action centrale) pouvaient être ajoutés au traitement dans les deux groupes selon les besoins. Les patients ont été suivis pendant environ 5 ans (moyenne de 3,4 ans).
Les principaux critères d’admission de l’étude RENAAL étaient les suivants : diabète de type 2 défini comme 1) un diabète diagnostiqué après l’âge de 30 ans, 2) pas de prise d’insuline durant les 6 mois suivant le diagnostic et 3) pas d’antécédents d’acidocétose. Les patients devaient être âgés de 31 à 70 ans, devaient présenter un taux de créatinine sérique entre 1,3 mg/dL (1,5 pour les hommes de plus de 60 kg) et 3,0 mg/dL, ainsi qu’un rapport albumine:créatinine des premières urines du matin ≥ 300 mg/g (ou une protéinurie > 500 mg/24 h). Les patients pouvaient être normotendus ou hypertendus.
Les principaux critères d’exclusion de l’étude RENAAL comprenaient le diabète de type 1, des antécédents d’insuffisance cardiaque, des antécédents d’infarctus du myocarde ou un pontage aortocoronarien au cours du dernier mois précédant l’étude, un accident vasculaire cérébral ou une angioplastie coronarienne transluminale percutanée dans les 6 mois précédant l’étude ou un accident ischémique transitoire au cours de l’année précédant l’étude, des antécédents connus ou un diagnostic récent de néphropathie non diabétique comme une glomérulonéphrite chronique ou une polykystose rénale, et un diabète non maîtrisé (HbA1c > 12 %).
Tableau 9 – Résultats de l’étude à double insu contrôlée par placebo RENAAL, menée chez des patients hypertendus atteints de diabète de type 2 avec protéinurie exposés au losartan, antagoniste des récepteurs de l’angiotensine II
| Critère de jugement | Groupe losartan (N = 751) | Groupe placebo (N = 762) | Valeur de p | Réduction du risque % (IC95 %) | ||
| Nbre | % | Nbre | % | |||
| Critère de jugement composite primaire* | 327 | (43,5) | 359 | (47,1) | 0,022 | 16,1 (2 à 28) |
Augmentation du simple au double de la concentration de créatinine sérique | 162 | (21,6) | 198 | (26,0) | 0,006 | 25,3 (8 à 39) |
| Insuffisance rénale au stade terminal | 147 | (19,6) | 194 | (25,5) | 0,002 | 28,6 (11 à 42) |
| Décès | 158 | (21,0) | 155 | (20,3) | 0,884 | -1,7 (-27 à 19) |
* Le critère de jugement primaire correspondait au délai avant la survenue du premier événement parmi les suivants : augmentation du simple au double de la concentration de créatinine sérique, insuffisance rénale au stade terminal (nécessitant une dialyse ou une transplantation rénale) ou décès.
Le critère de jugement primaire de l’étude regroupait les éléments suivants : augmentation du simple au double de la concentration de créatinine sérique, insuffisance rénale au stade terminal (nécessitant le recours à une hémodialyse ou à une transplantation rénale) ou décès. Les résultats de l’étude ont montré que le traitement par le losartan potassique (327 événements, 43,5 %) comparativement au traitement par le placebo (359 événements, 47,1 %) a entraîné une réduction de 16,1 % du risque de survenue des événements composant le critère de jugement primaire (p = 0,022). Pour ce qui est des composantes individuelles du critère de jugement primaire, les résultats ont également montré une réduction significative du risque chez les patients traités par le losartan potassique plutôt que par le placebo, soit de 25,3 % pour l’augmentation du simple au double de la concentration de créatinine sérique (21,6 % p/r à 26,0 %, p = 0,006) et de 28,6 % pour l’insuffisance rénale au stade terminal (19,6 % p/r à 25,5 %, p = 0,002). Aucune différence significative n’a été observée entre le groupe losartan et le groupe placebo (21,0 % et 20,3 %, respectivement) quant à la mortalité toutes causes.
Les critères de jugement secondaires de l’étude étaient les suivants : variation de la protéinurie, évolution de la néphropathie et événements regroupés de morbidité et de mortalité cardiovasculaires (hospitalisation pour insuffisance cardiaque, infarctus du myocarde, revascularisation, accident vasculaire cérébral, hospitalisation pour angor instable ou décès d’origine cardiovasculaire). Pour ce qui est de la variation de la protéinurie, les résultats ont montré une réduction moyenne de 34,3 % dans le groupe de patients traités par le losartan potassique (p < 0,001) au cours d’une période moyenne de 3,4 ans. En ce qui concerne l’évolution de la néphropathie, le traitement par le losartan potassique a entraîné une réduction de 13,9 % de la détérioration de la fonction rénale (p = 0,01) durant la phase de traitement, calculée d’après la valeur inverse de la créatinine sérique.
Dans cette étude, le losartan potassique a été généralement bien toléré, comme en témoigne le taux d’abandon du traitement en raison d’événements indésirables qui est semblable à celui observé avec le placebo. L’étude comportait un critère de jugement tertiaire, soit l’évaluation de la qualité de vie. Les résultats de cette analyse permettent de supposer qu’il n’y a eu aucune différence entre les deux groupes quant à la qualité de vie.
Tableau 10 – Résumé des données démographiques d’une étude à double insu sur la réponse en fonction de la dose de losartan chez des enfants atteints d’hypertension diastolique
| N° de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (limites) | Sexe |
| 227 | Étude à double insu avec répartition au hasard, évaluant la réponse en fonction de la dose de losartan chez des enfants présentant une hypertension diastolique | Administration orale, 1 fois par jour Losartan 2,5 mg, 25 mg ou 50 mg pour les patients de < 50 kg Losartan 5 mg, 50 mg ou 100 mg pour les patients de ≥ 50 kg Durée : 3 semaines de traitement à double insu | 177 | 12 (6 à 16 ans) | Garçons: 99 Filles: 78 |
Dans une étude clinique menée chez 177 enfants hypertendus âgés de 6 à 16 ans, les sujets dont le poids se situait entre ≥ 20 kg et < 50 kg ont reçu une dose quotidienne de losartan de 2,5, 25 ou 50 mg et ceux dont le poids était ≥ 50 kg ont reçu une dose quotidienne de losartan de 5, 50 ou 100 mg. L’administration uniquotidienne de losartan a entraîné une réduction de la tension artérielle diastolique lors de l’effet minimal qui était proportionnelle à la dose. La réponse en fonction de la dose a été observée dans tous les sous-groupes (p. ex. âge, classification de Tanner, sexe et race). L’évaluation de la réponse en fonction de la dose moyenne ajustée en fonction du poids indique qu’une dose de départ de losartan de 0,75 mg/kg (jusqu’à 50 mg) une fois par jour est appropriée. Cependant, les doses évaluées les plus faibles, soit 2,5 mg et 5 mg, correspondant à une posologie quotidienne moyenne de 0,07 mg/kg, n’ont pas semblé procurer un effet antihypertenseur cohérent. Dans cette étude, le losartan potassique à des doses pouvant atteindre une posologie moyenne quotidienne de 1,44 mg/kg (maximum de 100 mg) une fois par jour a été généralement bien toléré chez les enfants hypertendus.
Tableau 11 – Étude de la réponse en fonction de la dose de losartan chez des enfants : Résumé des réponses à la dose ajustée en fonction du poids (analyse selon l’intention de traiter)
| Dose | N | Jour 1 | Jour 15 | Jour 22 | Variation moyenne (jour 15 – jour 1) [É.T.] | Variation moyenne (jour 22 – jour 1) [É.T.] | IC95 % pour la variation moyenne (jour 22 – jour 1) |
| TADass (mmHg) | TADass (mmHg) | TADass (mmHg) | |||||
Faible (2,5/5 mg) | 70 | 87,92 | 80,80 | 81,91 | -7,12 (6,47) | -6,01 (7,61) | -7,82, 4,19 |
| Moyenne (25/50 mg) | 40 | 89,38 | 78,40 | 77,73 | -10,98 (8,66) | -11,65 (9,08) | -14,55, -8,75 |
Élevée (50/100 mg) | 64 | 88,80 | 78,56 | 76,59 | -10,24 (9,14) | -12,21 (8,86) | -14,42, -10,00 |
N = Patients pour lesquels on avait des mesures au départ (jour 1) et après l’instauration du traitement É.T. = Écart type
Variation moyenne = Mesure au jour 15 (ou 22) moins mesure au jour 1
IC = Intervalle de confiance
TADass = Tension artérielle diastolique en position assise
Dans l’ensemble, on n’a pas décelé de différences significatives quant à l’effet antihypertenseur du losartan lorsque les patients ont été évalués selon l’âge (< 12 ans et ≥ 12 ans) ou le sexe. Bien qu’on ait observé une réduction de la tension artérielle chez tous les groupes raciaux évalués, le nombre d’enfants de race autre que la race blanche inscrits à l’étude était trop faible pour qu’on puisse comparer la réponse en fonction de la dose dans les sous-groupes raciaux autres que la race blanche.
Étude LIFE (Losartan Intervention for Endpoint Reduction in Hypertension), menée chez des patients atteints d’hypertrophie ventriculaire gauche (HVG) documentée par ÉCG
Tableau 12 – Résumé des données démographiques d’une étude à double insu comparant un traitement à base de losartan avec un traitement à base d’aténolol chez des patients hypertendus atteints d’hypertrophie ventriculaire gauche (HVG) documentée par ÉCG
| N° de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (limites) | Sexe |
| P925C1 (« LIFE ») | Étude à double insu comparant un traitement à base de losartan avec un traitement à base d’aténolol chez des patients hypertendus atteints d’hypertrophie ventriculaire gauche (HVG) documentée par ÉCG | Administration orale Répartition aléatoire des patients dans les groupes: losartan, 50 mg 1 f.p.j.(n=4605) ou aténolol, 50 mg 1 f.p.j. (n=4588) Durée moyenne du suivi : 4,8 ans | 9193 | 67 (55 à 80 ans) | Hommes : 4230 (46 %) Femmes : 4963 (54 %) |
L’étude LIFE (Losartan Intervention For Endpoint reduction in hypertension) est une étude multicentrique, à double insu et avec répartition au hasard ayant comparé des traitements comportant la prise de losartan potassique à celle de l’aténolol chez 9193 patients hypertendus présentant une hypertrophie ventriculaire gauche (HVG) confirmée à l’ÉCG. Le critère de jugement primaire de l’étude regroupait les événements suivants : décès d’origine cardiovasculaire, AVC non fatal et infarctus du myocarde (IM) non fatal. Une différence relative de 15 % au niveau du critère de jugement primaire a été retenue pour démontrer la supériorité entre les groupes de traitement, avec une puissance de 80 %. Un événement composant le critère de jugement primaire s’est produit chez 11 % des patients du groupe recevant le losartan potassique et chez 13 % des patients du groupe recevant l’aténolol, entraînant une différence relative de 13 % (risque relatif ajusté de 0,87 [IC : 0,77-0,98] et p = 0,021). Les composantes individuelles du critère de jugement composite primaire n’ont pas uniformément confirmé le résultat global. La différence entre les groupes était principalement le résultat d’un effet du traitement sur l’AVC. Le traitement à base de losartan potassique a réduit de 25 % le risque d’AVC, comparativement au traitement à base d’aténolol (p = 0,001) [voir la figure 1 et le tableau 13]. Une tendance non significative en faveur du traitement à base de losartan potassique a été observée pour la composante « mortalité cardiovasculaire ». Quant à la composante « infarctus du myocarde », une différence non significative a été observée en faveur du traitement à base d’aténolol. Même si les résultats de l’étude LIFE se sont révélés favorables au losartan potassique par rapport à l’aténolol en ce qui a trait au critère de jugement composite primaire, aucune étude de confirmation ne vient corroborer ces résultats. D’après l’analyse selon le protocole, qui excluait les patients ayant enfreint gravement le protocole et qui censurait les données des patients 14 jours après l’arrêt définitif du traitement à l’étude ou 14 jours après le début d’un traitement interdit, les résultats obtenus au regard du critère de jugement primaire concordaient sans toutefois atteindre le seuil de signification statistique (risque relatif : 0,865; IC95 % : 0,748-1,002; p = 0,053). La puissance statistique de l’analyse selon le protocole était inférieure à celle de l’analyse selon l’intention de traiter, car environ un tiers des événements avaient été exclus.
Des patients hypertendus de 55 à 80 ans ayant reçu ou non un traitement antérieur contre l’hypertension et présentant des signes d’HVG à l’ÉCG ont été inclus dans l’étude. Selon l’étude NHANES III, la prévalence de l’HVG confirmée à l’ÉCG chez les patients hypertendus dans la population générale, qui était semblable à celle observée chez les sujets de l’étude LIFE, est de 12,8 % chez les patients de race blanche et de 26,8 % chez les patients de race noire. Les patients suivants ont été exclus de l’étude : patients atteints d’hypertension secondaire; patients ayant subi un infarctus du myocarde ou un AVC au cours des six mois précédents; patients atteints d’angine de poitrine nécessitant un traitement au moyen d’un bêtabloquant ou d’un bloqueur des canaux calciques; patients présentant une insuffisance cardiaque ou une fraction d’éjection du ventricule gauche de 40 % ou moins; patients présentant une affection qui, de l’avis du médecin traitant, nécessite un traitement au moyen du losartan ou d’un autre antagoniste des récepteurs de l’angiotensine II de type I, de l’aténolol ou d’un autre bêtabloquant, d’hydrochlorothiazide ou d’un inhibiteur de l’enzyme de conversion de l’angiotensine. Les patients ont été répartis au hasard pour recevoir le losartan potassique à 50 mg (n = 4605) ou de l’aténolol à 50 mg (n = 4588), une fois par jour. Dans les cas où les valeurs cibles de la tension artérielle (< 140/90 mmHg) n’étaient pas atteintes, on a d’abord ajouté de l’hydrochlorothiazide (12,5 mg) puis, au besoin, on a augmenté la dose de losartan potassique ou de l’aténolol à 100 mg une fois par jour. Si nécessaire, il était possible de recourir à d’autres traitements antihypertenseurs (p. ex. augmentation de la dose d’hydrochlorothiazide à 25 mg ou ajout d’un autre diurétique, de bloqueurs des canaux calciques, d’alphabloquants ou de médicaments à action centrale, mais non d’inhibiteurs de l’ECA, d’antagonistes des récepteurs de l’angiotensine II ou de bêtabloquants) pour atteindre les valeurs cibles de la tension artérielle.
Parmi les 9193 patients répartis au hasard, 54 % étaient des femmes et 6 % étaient de race noire. L’âge moyen était de 67 ans, 62 % des patients étant âgés de 65 ans ou plus. Au début de l’étude, 13 % des patients étaient diabétiques, 14 % étaient atteints d’hypertension systolique isolée, 16 %, d’une maladie coronarienne et 8 %, d’une maladie vasculaire cérébrale. On n’a observé aucune différence significative entre les deux groupes quant aux caractéristiques démographiques et cliniques et aux antécédents médicaux notés au début de l’étude. La tension artérielle moyenne initiale s’élevait à 174/98 mmHg dans les deux groupes de traitement. La durée moyenne du suivi a été de 4,8 ans. À la fin de l’étude ou à la dernière visite avant la survenue d’un événement composant le critère de jugement primaire, 77 % des patients appartenant au groupe recevant du losartan potassique et 73 % de ceux appartenant au groupe recevant l’aténolol continuaient de prendre le médicament à l’étude. Parmi les patients ayant continué de prendre le médicament à l’étude, les doses moyennes de losartan potassique et d’aténolol étaient toutes deux d’environ 80 mg/jour; 15 % des patients prenaient de l’aténolol ou du losartan en monothérapie et 77 % prenaient également de l’hydrochlorothiazide (à raison d’une dose moyenne de 20 mg/jour dans chaque groupe). La baisse de la tension artérielle mesurée lors de l’effet minimal du médicament était similaire dans les deux groupes de traitement; la tension artérielle n’a toutefois été mesurée à aucun autre moment de la journée. À la fin de l’étude ou à la dernière visite avant la survenue d’un événement composant le critère de jugement primaire, la tension artérielle moyenne était de 144,1/81,3 mmHg dans le groupe recevant le losartan et de 145,4/80,9 mmHg dans celui recevant l’aténolol. La différence de 1,3 mmHg quant à la tension artérielle systolique était significative (p < 0,001) alors que celle de 0,4 mmHg quant à la tension artérielle diastolique ne l’était pas (p = 0,098).
Tableau 13 – Résultats de l’étude LIFE : Critère de jugement composite primaire et composants du critère de jugement primaire et des critères de jugement secondaires
Traitement à base de losartan (N = 4605) | Traitement à base d’aténolol (N = 4588) | Réduction du risqué relatif† | IC95 % | p | ||||||||||
Nombre d’événements (%) | Nombre d’événements (%) | |||||||||||||
| Composantes regroupées du critère de jugement primaire | 508 (11) | 588 (13) | 13 % | 2 % à 23 % | 0,021 | |||||||||
| Composantes individuelles (en tant que premier événement) | ||||||||||||||
| AVC (non fatal‡) | 209 (4,5) | 286 (6,2) | ||||||||||||
| Infarctus du myocarde (non fatal‡) | 174 (3,8) | 168 (3,7) | ||||||||||||
| Mortalité cardiovasculaire | 125 (2,7) | 134 (2,9) | ||||||||||||
| Critères de jugement secondaires (en tout temps durant l’étude) | ||||||||||||||
| AVC (fatal/non fatal) | 232 (5) | 309 (7) | 25% | 11 % à 37 % | 0,001 | |||||||||
| Infarctus du myocarde (fatal/non fatal) | 198 (4) | 188 (4) | -7% | -13 % à 12 % | 0,491 | |||||||||
| Mortalité cardiovasculaire | 204 (4) | 234 (5) | 11% | -7 % à 27 % | 0,206 | |||||||||
| Causée par une maladie coronarienne | 125 (3) | 124 (3) | -3% | -32 % à 20 % | 0,839 | |||||||||
| Causée par un AVC | 40 (1) | 62 (1) | 35% | 4 % à 67 % | 0,032 | |||||||||
| Autre§ | 39 (1) | 48 (1) | 16% | -28 % à 45 % | 0,411 | |||||||||
† Ajusté en fonction de l’indice du risque de Framingham obtenu au début de l’étude et du degré d’hypertrophie ventriculaire gauche à l’ÉCG.
‡ Premier événement signalé; dans certains cas, le patient est décédé après le signalement de l’événement. § Décès causé par une insuffisance cardiaque, une maladie vasculaire non coronarienne ou une embolie pulmonaire, ou décès d’origine cardiovasculaire autre que l’AVC ou la maladie coronarienne.
Le tableau 13 illustre les résultats obtenus pour le critère de jugement composite primaire, les composantes du critère de jugement primaire et celles des critères de jugement secondaires. On peut voir que les résultats du critère de jugement primaire ont atteint le seuil de signification statistique presque entièrement en raison de la composante « AVC ».
Les résultats obtenus pour le critère de jugement composite primaire sont illustrés de manière graphique à la figure 1.
Figure 1. Courbe de Kaplan-Meier observée — Critère de jugement composite primaire.
Figure 1. Estimations Kaplan-Meier des événements du critère de jugement primaire quant au moment de la survenue d’un décès d’origine cardiovasculaire, d’un AVC non fatal ou d’un infarctus du myocarde non fatal, dans les groupes ayant reçu du losartan potassique ou de l’aténolol. La réduction du risque a été ajustée en fonction de l’indice de risque de Framingham obtenu au début de l’étude et du degré d’hypertrophie ventriculaire gauche à l’ÉCG.
Bien que les résultats de l’étude LIFE se soient révélés en faveur du traitement à base de losartan potassique, par rapport au traitement à base d’aténolol, quant à l’AVC, il importe de rappeler que l’AVC était un critère de jugement secondaire dans l’étude LIFE. Une différence a été observée entre les groupes quant au nombre de patients ayant subi un AVC qui présentaient également une fibrillation auriculaire : 13,4 % dans le groupe ayant reçu le losartan potassique et 20,5 % dans le groupe ayant reçu l’aténolol.
Les autres critères de jugement cliniques de l’étude LIFE étaient les suivants : mortalité totale, hospitalisation en raison d’une insuffisance cardiaque ou d’une angine de poitrine, interventions de revascularisation coronarienne ou périphérique et arrêt cardiaque avec réanimation. Aucune différence significative n’a été observée quant à la fréquence de ces événements entre le groupe losartan potassique et le groupe aténolol.
Dans l’étude LIFE, les patients de race noire afro-américains ayant reçu un traitement à base d’aténolol présentaient un risque plus faible de subir les événements composant le critère de jugement primaire que les patients du même groupe ethnique ayant reçu un traitement à base de losartan. Dans le sous-groupe de patients de race noire afro-américains (n = 533), on a observé 29 événements du critère de jugement primaire chez les 263 patients ayant reçu l’aténolol (11 %, soit 26 pour 1000 années-patients) et 46 événements du critère de jugement primaire chez les 270 patients ayant reçu losartan potassique (17 %, soit 42 pour 1000 années-patients). Ces résultats n’ont pas pu être expliqués par des différences autres que la race ou par un quelconque déséquilibre entre les groupes de traitement. De plus, la baisse de la tension artérielle obtenue dans les deux groupes de traitement était similaire chez les patients de race noire afro-américains et les patients appartenant à une autre race. Les résultats relatifs à l’AVC étaient en faveur du traitement à base d’aténolol chez les patients de race noire afro-américains. L’étude LIFE ne fournit aucune donnée probante montrant que les effets bénéfiques du traitement à base de losartan sur la réduction du risque d’événements cardiovasculaires chez les patients hypertendus présentant une hypertrophie ventriculaire gauche s’appliquent aux patients de race noire afro-américains.
14.2 Études de biodisponibilité comparatives
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés de losartan à 25 mg — TEVA-LOSARTAN et Cozaar® — mesurés dans une étude de bioéquivalence croisée avec répartition aléatoire comprenant deux séquences de deux traitements administrés à l’insu en deux périodes chez des hommes (N = 29) à jeun en bonne santé.
| Losartan | ||||||||
| (1 × 25 mg) | ||||||||
| D’après les données mesurées | ||||||||
| Moyenne géométrique | ||||||||
| Moyenne arithmétique (% CV) | ||||||||
| Paramètre | Comprimés | Comprimés COZAAR® à 25 mg2 | Rapport des moyennes géométriques (%) | IC90 % | ||||
| TEVA- | ||||||||
| LOSARTAN | ||||||||
| à 25 mg1 | ||||||||
ASCT (ng•h/mL) | 167,86 176,96 (33,9) | 170,39 177,62 (31,4) | 98,52 | 93,94 - 103,32 | ||||
ASCI (ng•h/mL) | 179,09 187,48 (31,8) | 180,21 186,96 (29,5) | 99,38 | 95,32 - 103,61 | ||||
Cmax (ng/mL) | 66,88 73,99 (53,4) | 64,74 71,90 (47,7) | 103,31 | 87,28 - 122,27 | ||||
tmax3 (h) | 0,83 (0,33-3,00) | 1,00 (0,33-5,00) | ||||||
t½4 (h) | 2,32 (20,5) | 2,12 (25,1) | ||||||
1 Comprimés TEVA-LOSARTAN à 25 mg (Teva Pharmaceutical Works Private Limited Company, Hongrie, fabriqués pour Teva Canada Limitée, Canada).
2 Comprimés COZAAR® à 25 mg (Merck Frosst Canada Ltd./Merck Frosst Canada ltée) achetés au Canada. 3 Exprimé sous forme de médiane (intervalle) seulement.
4 Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés de losartan à 100 mg — TEVA-LOSARTAN et Cozaar® — mesurés dans une étude de bioéquivalence croisée avec répartition aléatoire comprenant séquences de deux traitements administrés à l’insu à l’insu en deux périodes chez des hommes (N = 15) et des femmes (N = 14) à jeun en bonne santé.
| Losartan | ||||||||
| (1 x 100 mg) | ||||||||
| D’après les données mesurées | ||||||||
| Moyenne géométrique | ||||||||
| Moyenne arithmétique (% CV) | ||||||||
| Paramètre | Comprimés | Comprimés COZAAR® à 100 mg2 | Rapport des moyennes géométriques (%) | IC90 % | ||||
| TEVA- | ||||||||
| LOSARTAN | ||||||||
| à 100 mg1 | ||||||||
ASCT (ng•h/mL) | 1 014,60 1 131,79 (66.0) | 958,51 1 118,00 (83,0) | 105,85 | 101,83-110,04 | ||||
ASCI (ng•h/mL) | 1 036,82 1 156,19 (65,9) | 980,11 1 142,63 (82,6) | 105,79 | 101,78-109,95 | ||||
Cmax (ng/mL) | 673,79 749,35 (48,9) | 556,85 666,79 (75,0) | 121,00 | 103,32-141,71 | ||||
tmax3 (h) | 1,00 (0,33-2,67) | 1,00 (0,33-5,00) | ||||||
t½4 (h) | 2,56 (44,4) | 2,27 (48,9) | ||||||
1 Comprimés TEVA-LOSARTAN à 100 mg (Teva Pharmaceutical Works Private Limited Company, Hongrie, fabriqués pour Teva Canada Limitée, Canada).
2 Comprimés COZAAR® à 100 mg (Merck Frosst Canada Ltd./Merck Frosst Canada ltée) achetés au Canada. 3 Exprimé sous forme de médiane (intervalle) seulement.
4 Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité aiguë
La DL50 orale du losartan potassique chez les souris mâles est de 2248 mg/kg (6744 mg/m2). Une mortalité importante a été observée chez les souris et les rats après l’administration par voie orale de 1000 mg/kg (3000 mg/m2) et de 2000 mg/kg (11 800 mg/m2), respectivement (voir le tableau 14).
Tableau 14 - Toxicité aiguë
Voie d’administration | Espèce | Sexe | Valeurs de la DL50 | Dose maximale tolérée |
| Intrapéritonéale | Souris | Femelle Mâle | - - | > 160 mg/kg à < 400 mg/kg |
| Rat | Femelle Mâle | - - | > 100 mg/kg à < 200 mg/kg | |
Intrapéritonéale Étude avec le métabolite actif du losartan, E-3174 (L-158,641) | Souris | Femelle | 441,3 mg/kg | - |
| Orale | Souris | Femelle Mâle | 2248 mg/kg | 500 mg/kg à 1000 mg/kg |
| Rat | Femelle Mâle | - - | ~ 1000 mg/kg | |
| Chien | Femelle Mâle | - - | > 160 mg/kg à < 320 mg/kg |
Toxicité chronique
La toxicité du losartan potassique a été évaluée dans une série d’études portant sur l’administration de doses multiples par voie orale pendant une période allant jusqu’à trois mois chez des singes et jusqu’à un an chez des rats et des chiens. Aucune observation ne laisse présumer que l’administration aux doses thérapeutiques devrait être évitée (voir le tableau 15).
Tableau 15 – Toxicité chronique
- a) Administration orale
| Espèce | Durée | Nombre d’animaux par groupe | Dose mg/kg/jour | Effets |
Rat (Sprague- Dawley Crl:CD (SD) BR) | 5 semaines | 12 M + 12 F | 0, 15, 45, 135 | Doses moyennes et doses élevées chez les mâles : légère diminution du gain pondéral. Doses élevées chez les mâles : légère diminution de la numération érythrocytaire. Toutes les doses chez les mâles : réduction du poids du cœur. Groupes à doses élevées : légère augmentation de l’azote uréique du sang; lésions gastriques en foyer. Groupes à doses moyennes et à doses élevées : légère augmentation des chlorures sériques. Toutes les doses : légère augmentation de la glycémie. |
Rat (Sprague- Dawley Crl:CD (SD) BR) | 14 semaines | 17 M + 17 F | 0, 15, 45, 135 | Doses moyennes et doses élevées chez les mâles : légère diminution du taux de gain pondéral; augmentation de l’azote uréique du sang; nette évidence de lésions en foyer de la muqueuse gastrique. Doses élevées chez les mâles : légère diminution des paramètres de la numération érythrocytaire; augmentation du taux de cholestérol; alcalinisation de l’urine. Toutes les doses chez les mâles : réduction du poids du cœur. Doses élevées chez les femelles : augmentation de l’azote uréique du sang. Groupes à doses élevées : hausse des taux sériques de sodium, de chlorures et(ou) de potassium. |
| Espèce | Durée | Nombre d’animaux par groupe | Dose mg/kg/jour | Effets |
Rat (Sprague- Dawley Crl:CD (SD) BR) | 53 semaines | 30 M + 30 F | 0, 15, 45, 135 | Doses élevées chez les mâles : légère diminution des paramètres de la numération érythrocytaire (25e semaine); légère hausse du taux sérique de phosphore (25e semaine); érosions en foyer de la muqueuse glandulaire de l’estomac (également observées chez un mâle ayant reçu une dose faible). Doses moyennes et doses élevées chez les mâles : augmentation de l’azote uréique du sang; diminution du poids du cœur et du poids du cœur par rapport au poids du cerveau (à l’autopsie effectuée à la fin de l’étude), très légère hyperplasie des cellules juxtaglomérulaires (à l’autopsie effectuée au cours de l’étude). Doses élevées chez les femelles : augmentation de l’azote uréique du sang; diminution du poids du cœur absolu et du poids du cœur par rapport au poids du cerveau (à l’autopsie effectuée au cours de l’étude). Doses moyennes et doses élevées chez les femelles : légère diminution de la consommation d’aliments; légère diminution des paramètres érythrocytaires (39e semaine pour les doses élevées, 39e et 51e semaines pour les doses moyennes). Toutes les femelles : diminution des taux sériques de triglycérides. Tous les groupes : réduction de la protéinurie; très légère hyperplasie des cellules juxtaglomérulaires; diminution de la fréquence et de la gravité des néphrites chroniques spontanées. Groupes à doses moyennes et à doses élevées : salivation après l’administration de la dose (11e et 20e semaines). Groupes à doses élevées : diminution du gain pondéral. |
| Espèce | Durée | Nombre d’animaux par groupe | Dose mg/kg/jour | Effets |
Chien (Beagle) | 5 semaines | 4 M + 4 F | 0, 15, 45, 135 | Tous les groupes : troubles gastro-intestinaux (vomissements, selles anormales, présence de sang occulte dans les fèces). Aucune mortalité, aucune modification dans le poids corporel, la consommation d’aliments, les analyses d’urine, la biochimie du sang ou les paramètres hématologiques n’ont été liés au traitement. Aucune observation post-mortem n’a été liée au traitement. |
Chien (Beagle) | 14 semaines | 5 M + 5 F | 0, 5, 25, 125 | Doses élevées chez les mâles : légère diminution des paramètres érythrocytaires. Groupes à doses élevées : signes de toxicité gastro-intestinale (vomissements, couleur et consistance anormales des selles, sang occulte dans les fèces); légère diminution du poids du cœur. Groupes à doses moyennes : ptyalisme et vomissements. Aucun effet lié au traitement sur le poids corporel, la consommation d’aliments, la pathologie clinique, l’électrocardiographie, les examens physiques, l’ophtalmoscopie, ou les résultats des examens macroscopique et microscopique post-mortem. |
Chien (Beagle) | 53 semaines | 8 M + 8 F | 0, 5, 25, 125 | Groupes à doses élevées : ptyalisme avant ou après l’administration de la dose; vomissements occasionnels et changements de couleur et de consistance des selles. Groupes à doses moyennes et à doses élevées : augmentations sporadiques et isolées de l’ALAT sérique. Aucune modification liée au traitement dans le poids corporel ou la consommation d’aliments, les résultats ophtalmologiques ou les paramètres électrocardiographiques, hématologiques ou urinaires. Aucune mortalité n’a été liée au traitement. |
| Espèce | Durée | Nombre d’animaux par groupe | Dose mg/kg/jour | Effets |
Singe [Rhesus (Macaca mulatta)] | 14 semaines | 4 M + 4 F | 0, 20, 100, 300 | Groupes à doses élevées : légère diminution des paramètres érythrocytaires (8e et 11e semaines); légère baisse de l’azote uréique du sang (11e semaine); augmentation des taux d’angiotensine II (24 heures après l’administration de la dose); selles goudronneuses et petites lésions en foyer, déprimées et rouges, dans l’estomac ou l’intestin grêle (à l’autopsie). Aucune modification liée au traitement dans les signes physiques, la mortalité, la consommation d’aliments, le poids corporel, les résultats des examens ophtalmologiques ou des analyses d’urine. Aucun changement lié au traitement dans le poids des organes. |
- b) Administration intraveineuse
| Espèce | Durée | Nombre d’animaux par groupe | Dose mg/kg/jour | Effets |
Rat (Sprague-Dawley Crl:CD (SD) BR) | 16 jours | 15 M + 15 F | 0, 0,92, 4,59, 9,17 | Doses élevées chez les mâles : légère diminution de la numération érythrocytaire et de l’hématocrite. Aucun décès ou signe clinique liés au traitement; aucune modification liée au traitement dans le gain pondéral, la consommation d’aliments, les résultats des examens ophtalmologiques, la biochimie du sang ou les analyses d’urine. |
Rats (Sprague-Dawley Crl:CD (SD) BR) | 15 jours | 15 M + 15 F | 0, 1, 5, 10† | Doses moyennes et doses élevées chez les mâles : légère diminution du poids corporel. Tous les groupes : légère réduction du poids du cœur; légère diminution du poids corporel moyen final. Aucun effet lié au traitement sur la consommation d’aliments, les résultats des examens |
ophtalmologiques et hématologiques, l’évaluation de la biochimie du sang ou les analyses d’urine. | ||||
Chien (Beagle) | 17 jours | 4 M + 4 F | 0, 0,92, 4,59, 9,17 | Aucun décès, aucun signe clinique et aucun changement liés au traitement dans le gain pondéral, la consommation d’aliments, les résultats ophtalmologiques, électrocardiographiques, hématologiques, biochimiques ou urinaires. Aucune modification liée au traitement dans le poids des organes. Aucune modification majeure aux examens microscopiques. |
Chien (Beagle) | 15 jours | 4 M + 4 F | 0, 1, 5, 10† | Aucun décès, aucun signe clinique et aucun changement liés au traitement dans le gain pondéral, la consommation d’aliments, les résultats ophtalmologiques, électrocardiographiques, hématologiques, biochimiques ou urinaires. Aucune modification liée au traitement dans le poids des organes. Aucune modification majeure aux examens microscopiques. |
† E-3174 (L-158,641) : Principal métabolite du losartan pharmacologiquement actif.
Carcinogénicité
Le losartan potassique ne s’est pas révélé carcinogène lorsqu’il a été administré aux posologies maximales tolérées chez des rats et des souris pendant 105 semaines (dose maximale de 270 mg/kg/jour) et 92 semaines (dose maximale de 200 mg/kg/jour), respectivement.
Génotoxicité
On n’a observé aucun effet mutagène du losartan potassique au cours des épreuves de mutagenèse microbienne et de mutagenèse sur des cellules de mammifères V-79. En outre, on n’a pas observé de signe de génotoxicité directe dans les épreuves par élution alcaline in vitro et la recherche d’aberrations chromosomiques in vitro. De même, aucune aberration chromosomique n’est apparue dans les cellules de la moelle osseuse chez des souris mâles ou femelles après l’administration par voie orale de doses toxiques pouvant atteindre 1500 mg/kg (4500 mg/m2). Par ailleurs, on n’a pas observé de signe de génotoxicité du métabolite actif dans les épreuves de mutagenèse microbienne, les épreuves par élution alcaline in vitro et la recherche d’aberrations chromosomiques in vitro.
Toxicologie relative à la reproduction et au développement
La fécondité et la capacité reproductrice n’ont pas été affectées chez les rats mâles et femelles qui ont reçu par voie orale des doses de losartan potassique pouvant atteindre environ 150 et 300 mg/kg/jour, respectivement.
Tératologie
Dans les études chez les rats, le losartan potassique a entraîné des réactions défavorables chez le fœtus et le nouveau-né. Ces réactions sont, entre autres, une réduction du poids corporel, la mort et une toxicité rénale. Une analyse pharmacocinétique portant sur du plasma fœtal a mis en évidence des concentrations significatives de losartan et de son métabolite actif E-3174 (L-158,641) au 20e jour de la gestation, alors qu’elles étaient négligeables le 15e jour. En outre, des concentrations significatives de losartan et de son métabolite actif ont été décelées dans le lait maternel des rates. D’après ces observations, les effets du losartan potassique sur le fœtus et les ratons nouveau-nés seraient attribuables à une exposition au médicament à la fin de la gestation et pendant l’allaitement.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
Monographie de Cozaar®, Comprimés de 25 mg, 50 mg et 100 mg, Numéro de contrôle de la présentation : 260621, Organon Canada Inc., 6 juillet 2022.