


Monographie de produit - Teva-Progesterone
MODIFICATIONS MAJEURES RÉCENTES APPORTÉES À LA MONOGRAPHIE
| 1 INDICATIONS, 1.1 Enfants, 1.2 Personnes âgées | 04/2026 |
|---|---|
| 2 CONTRE-INDICATIONS | 04/2026 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques 4.2 Dose recommandée et ajustement posologique, 4.4 Administration | 04/2026 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Cas particuliers; 7.1.1 Grossesse, 7.1.2 Allaitement, 7.1.3 Enfants, 7.1.4 Personnes âgées | 04/2026 |
TABLE DES MATIÈRES
Certaines sections ou sous-sections sans objet au moment de la plus récente monographie de produit autorisée ne figurent pas aux présentes.
MODIFICATIONS MAJEURES RÉCENTES APPORTÉES À LA MONOGRAPHIE ..................................2
TABLE DES MATIÈRES ......................................................................................................................2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ........................................4
1 INDICATIONS ................................................................................................................................4
1.1 Enfants .............................................................................................................................. 4
1.2 Personnes âgées ............................................................................................................... 4
2 CONTRE-INDICATIONS ..................................................................................................................4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ....................................5
4 POSOLOGIE ET ADMINISTRATION ...............................................................................................6
4.1 Considérations posologiques ............................................................................................ 6
4.2 Dose recommandée et ajustement posologique ............................................................. 6
4.4 Administration .................................................................................................................. 6
4.5 Dose oubliée ..................................................................................................................... 7
5 SURDOSAGE ..................................................................................................................................7
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ..................7
7 MISES EN GARDE ET PRÉCAUTIONS .............................................................................................8
7.1 Cas particuliers ................................................................................................................ 16
7.1.1 Grossesse ..................................................................................................................... 16
7.1.2 Allaitement ................................................................................................................... 17
7.1.3 Enfants ......................................................................................................................... 17
7.1.4 Personnes âgées .......................................................................................................... 17
8 EFFETS INDÉSIRABLES .................................................................................................................17
8.1 Aperçu des effets indésirables ........................................................................................ 17
8.2 Effets indésirables observés au cours des essais cliniques ............................................. 19
8.5 Effets indésirables signalés après la commercialisation du produit ............................... 21
9 INTERACTIONS MÉDICAMENTEUSES .........................................................................................22
9.2 Aperçu des interactions médicamenteuses .................................................................... 22
9.4 Interactions médicament-médicament .......................................................................... 23
9.5 Interactions médicament-aliments ................................................................................. 23
9.6 Interactions médicament-plantes médicinales .............................................................. 23
9.7 Interactions médicament-épreuves de laboratoire ........................................................ 23
10 PHARMACOLOGIE CLINIQUE ....................................................................................................24
10.1 Mode d’action ............................................................................................................... 24
10.2 Pharmacodynamie ........................................................................................................ 24
10.3 Pharmacocinétique ....................................................................................................... 25
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................................27
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .............................................................................28
13 RENSEIGNEMENTS PHARMACEUTIQUES .................................................................................28
14 ESSAIS CLINIQUES .....................................................................................................................29
14.1 Essais cliniques par indication ...................................................................................... 29
14.2 Études de biodisponibilité comparative ....................................................................... 36
16 TOXICOLOGIE NON CLINIQUE ..................................................................................................37
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE ........................................................................40
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS .................................41
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
TEVA-PROGESTERONE (progestérone micronisée) est indiqué :
comme traitement d’appoint à l’œstrogénothérapie substitutive, afin de réduire significativement les risques d’hyperplasie et de carcinome endométriaux chez les femmes ménopausées dont l’utérus est intact.
1.1 Enfants
L’utilisation de TEVA-PROGESTERONE n’est pas indiquée chez les enfants.
1.2 Personnes âgées
Les données relatives à l’innocuité et à l’efficacité de la progestérone micronisée chez les femmes âgées de plus de 65 ans sont limitées. Par conséquent, l’emploi de TEVA-PROGESTERONE n’est pas indiqué dans cette population.
2 CONTRE-INDICATIONS
TEVA-PROGESTERONE (progestérone micronisée) est contre-indiqué en présence des affections ou situations suivantes :
- hypersensibilité à ce médicament, au soya, aux arachides ou aux autres ingrédients entrant dans la composition des capsules. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT;
- dysfonction ou maladie hépatique, tant et aussi longtemps que les résultats des tests de la fonction hépatique ne sont pas revenus à la normale; voir 7 MISES EN GARDE ET PRÉCAUTIONS;
- antécédents personnels de néoplasie œstrogénodépendante ou progestodépendante connue ou présumée (p. ex. cancer du sein ou de l’endomètre);
- hyperplasie de l’endomètre;
- saignements génitaux anormaux inexpliqués;
- grossesse confirmée ou présumée;
- thrombo-embolie artérielle évolutive ou antérieure (p. ex. accident vasculaire cérébral, infarctus du myocarde, coronaropathie);
- thrombo-embolie veineuse confirmée, évolutive ou antérieure (p. ex. thrombose veineuse profonde ou embolie pulmonaire) ou thrombophlébite évolutive;
- cécité partielle ou complète causée par une affection vasculaire ophtalmique;
- troubles thrombophiliques connus (par exemple, déficit en protéine C, en protéine S ou en antithrombine);
- porphyrie.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
L’essai WHI (Women’s Health Initiative) a examiné les bienfaits et les risques pour la santé d’un traitement œstroprogestatif (n = 16 608) et d’une œstrogénothérapie seule (n = 10 739) chez des femmes ménopausées de 50 à 79 ans.
Les observations faites dans le groupe pour l’évaluation du traitement œstroprogestatif indiquent un risque plus élevé d’infarctus du myocarde (IM), d’accident vasculaire cérébral, de cancer du sein envahissant, d’embolie pulmonaire et de thrombose veineuse profonde chez les femmes ménopausées ayant reçu un traitement par œstrogènes conjugués équins (ŒCÉ, 0,625 mg/jour) combinés à de l’acétate de médroxyprogestérone (AMP, 2,5 mg/jour) pendant 5,2 ans que chez les femmes ayant reçu le placebo.
Les observations faites dans le groupe pour l’évaluation de l’œstrogénothérapie seule indiquent un risque plus élevé d’accident vasculaire cérébral et de thrombose veineuse profonde chez les femmes hystérectomisées ayant reçu un traitement par œstrogènes conjugués équins (ŒCÉ, 0,625 mg/jour) seuls pendant 6,8 ans que chez les femmes ayant reçu le placebo.
Complémentaire de l’essai WHI, l’étude sur l’administration d’un traitement œstroprogestatif WHIMS (Women’s Health Initiative Memory Study) a signalé un risque accru de démence probable chez les femmes ménopausées de 65 ans ou plus.
Par conséquent, les points suivants doivent être dûment pris en considération au moment de prescrire une hormonothérapie :
- Qu’ils soient associés ou non à un progestatif, les œstrogènes ne doivent pas être prescrits pour la prévention primaire ou secondaire des affections cardiovasculaires ou de la démence.
- Associés ou non à un progestatif, les œstrogènes doivent être prescrits à la plus petite dose efficace pour l’indication approuvée.
- Les œstrogènes, associés ou non à un progestatif, doivent être prescrits pendant la plus courte période possible pour l’indication approuvée.
Voir 8 EFFETS INDÉSIRABLES.
Certaines des informations présentées dans la section MISES EN GARDE ET PRÉCAUTIONS sont fournies pour tenir compte du fait que les progestatifs sont souvent prescrits en concomitance avec les œstrogènes. Par conséquent, il est possible que les renseignements relatifs aux associations œstroprogestatives présentés dans cette section ne s’appliquent pas dans le cas d’une hormonothérapie ne comportant qu’un progestatif. Le professionnel de la santé doit exercer son jugement.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
La grossesse doit être exclue avant l’instauration de l’hormonothérapie substitutive (HTS).
4.2 Dose recommandée et ajustement posologique
Hormonothérapie substitutive :
Pour l’instauration et la poursuite de l’hormonothérapie substitutive (œstrogènes et progestérone) dans le traitement des symptômes postménopausiques, la plus petite dose efficace doit être utilisée pendant la plus courte période possible (voir également la section 7 MISES EN GARDE ET PRÉCAUTIONS).
En général, la posologie de TEVA-PROGESTERONE (progestérone micronisée) est de 200 mg par jour pendant les 14 derniers jours de l’œstrogénothérapie pour chaque cycle (c.-à-d. du jour 8 au jour 21 d’un cycle de 28 jours, ou du jour 12 au jour 25 d’un cycle de 30 jours). Les patientes qui prennent de fortes doses d’œstrogènes (soit l’équivalent de 1,25 mg ou plus d’œstrogènes conjugués) devraient recevoir 300 mg de progestérone par jour pendant les 12 à 14 derniers jours de l’œstrogénothérapie.
La posologie de TEVA-PROGESTERONE doit être proportionnelle à la dose d’œstrogènes. Une posologie bien ajustée devrait se traduire soit par des hémorragies de privation survenant à intervalles réguliers, soit par l’arrêt des saignements (aménorrhée).
L’utilisation de TEVA-PROGESTERONE n’est pas indiquée chez les enfants.
4.4 Administration
TEVA-PROGESTERONE est formulé pour être administré par voie orale et doit être avalé en entier. Les capsules ne doivent pas être mâchées, écrasées ou percées.
La dose de 200 mg par jour de TEVA-PROGESTERONE doit être prise au coucher. Les patientes qui prennent 300 mg de TEVA-PROGESTERONE par jour doivent prendre une capsule (100 mg) le matin et deux capsules (200 mg) au coucher. La dose du matin doit être prise 2 heures après le petit-déjeuner. L’ingestion concomitante d’aliments augmente de manière significative la biodisponibilité de la progestérone micronisée. Voir 9.5 Interactions médicament-aliments.
4.5 Dose oubliée
Une patiente qui prend normalement 200 mg de progestérone par jour (dose totale au coucher) et qui oublie un soir de prendre son médicament doit prendre une capsule supplémentaire (100 mg) le lendemain matin et continuer à prendre les autres selon les recommandations de son médecin. Dans le cas d’une patiente qui prend 300 mg par jour et qui oublie de prendre la dose du matin ou du soir, la dose de progestérone oubliée ne doit pas être prise.
5 SURDOSAGE
La progestérone est très peu toxique. Les symptômes susceptibles de se manifester en cas de surdosage sont des nausées, des vomissements, de la somnolence et des étourdissements.
Le surdosage d’un progestatif (l’acétate de noréthindrone) s’est traduit par une humeur dépressive, de la fatigue, de l’acné et de l’hirsutisme.
Pour prendre connaissance des renseignements les plus récents sur les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région ou contactez Santé Canada au numéro sans frais 1-844-POISON-X (1-844-764-7669).
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Formes pharmaceutiques / Teneurs / Composition | Ingrédients non médicinaux |
| Orale | capsule 100 mg | Dioxyde de titane, gélatine, glycérine, huile d’arachides, huile de noix de coco fractionnée (triglycérides à chaînes moyennes), lécithine de soya. Encre noire : alcool isopropylique, alcool SDA 35A, eau purifiée, hydroxyde d’ammonium, oxyde de fer noir, polyéthylèneglycol, polyvinylacétate-phtalate et propylèneglycol. |
TEVA-PROGESTERONE (progestérone micronisée) se présente sous forme de capsules pour administration orale contenant 100 mg de progestérone micronisée comme ingrédient actif.
Capsules TEVA-PROGESTERONE à 100 mg : Capsules de gélatine molle opaques de forme ronde de couleur blanche, remplies d’une suspension blanche à blanc cassé et portant l’inscription « TV » imprimée à l’encre noire sur un côté.
Formes pharmaceutiques
Les capsules TEVA-PROGESTERONE à 100 mg sont offertes en plaquettes alvéolées de 30 capsules ainsi qu’en flacons contenant 100 capsules.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
TEVA-PROGESTERONE n’est PAS un contraceptif et doit être utilisé conformément aux indications de la section 1 INDICATIONS uniquement.
Chaque capsule molle de progestérone dosée à 100 mg contient 1 mg de lécithine de soya et peut provoquer des réactions d’hypersensibilité (urticaire et choc anaphylactique chez les patientes hypersensibles). Comme il existe une relation possible entre l’allergie au soya et l’allergie aux arachides, les patientes allergiques aux arachides doivent éviter d’utiliser les capsules molles de progestérone.
Les capsules molles de progestérone contiennent de l’huile hautement raffinée, qui provoque très rarement des réactions d’hypersensibilité chez les adultes.
Pouvoir carcinogène et pouvoir mutagène
Cancer du sein
Les données épidémiologiques dont on dispose indiquent que l’utilisation d’une association œstroprogestative chez les femmes ménopausées comporte un risque accru de cancer du sein envahissant.
Les observations faites dans le groupe pour l’évaluation du traitement œstroprogestatif (œstrogènes conjugués équins [ŒCÉ, 0,625 mg/jour] combinés à de l’acétate de médroxyprogestérone [AMP, 2,5 mg/jour]) de l’essai WHI montrent que, sur 10 000 femmes, il y a eu, sur une période de 1 an :
- 8 cas de cancer du sein envahissant de plus (soit 38 chez les femmes sous HTS d’association comparativement à 30 chez celles sous placebo).
Les résultats de l’étude WHI ont également révélé que, sur le plan histologique, les cancers du sein envahissants diagnostiqués chez les femmes du groupe sous traitement œstroprogestatif étaient similaires à ceux ayant été observés dans le groupe sous placebo, mais que le volume des tumeurs était plus élevé (moyenne [ÉT] de 1,7 cm [1,1] p/r à 1,5 cm [0,9] respectivement, p = 0,04) et le stade de la maladie, plus avancé. Le pourcentage de femmes dont les mammographies présentaient des anomalies (suivi plus fréquent recommandé, anomalie suspecte ou fortement évocatrice d’une tumeur maligne) était considérablement plus élevé dans le groupe sous traitement œstroprogestatif que dans le groupe sous placebo. Cette différence est apparue 1 an après le début de l’étude et a persisté au cours de chacune des années suivantes.
Dans le groupe pour l’évaluation de l’œstrogénothérapie seule (ŒCÉ, 0,625 mg/jour), aucune différence statistiquement significative dans le taux de cancer du sein envahissant n’a été observée entre les femmes hystérectomisées traitées par des œstrogènes conjugués équins et celles traitées par placebo.
Qu’ils soient associés ou non à un progestatif, on recommande de ne pas prescrire d’œstrogènes aux femmes qui souffrent ou qui ont déjà souffert d’un cancer du sein. Dans le cas des femmes qui ont des facteurs de risque connus de cancer du sein — comme celles qui ont d’importants antécédents familiaux (parente de premier degré) ou un trouble mammaire qui accroît le risque (mammographies présentant des anomalies ou biopsie mammaire révélant une hyperplasie atypique) —, la prescription d’œstrogènes commande la prudence. Les autres facteurs de risque connus du cancer du sein, comme la nulliparité, l’obésité, l’apparition précoce des premières règles, une première grossesse à terme à un âge avancé et la ménopause, doivent aussi être évalués.
On recommande aux femmes de subir une mammographie avant le début de l’HTS et à intervalles réguliers par la suite, selon la fréquence jugée appropriée par le professionnel de la santé traitant et les risques perçus pour chaque patiente.
Les bienfaits généraux et les risques possibles de l’HTS doivent être considérés avec soin et abordés avec les patientes. Il est important d’informer les patientes de l’augmentation modeste du risque de cancer du sein après 4 années d’HTS d’association (d’après les résultats de l’essai WHI) et de mettre cet effet en balance avec les bienfaits du traitement.
Les recommandations faites aux patientes doivent comprendre des instructions concernant l’auto-examen régulier des seins.
Hyperplasie de l’endomètre et carcinome de l’endomètre
L’HTS à base d’œstrogènes uniquement augmente le risque d’hyperplasie et de carcinome de l’endomètre chez les femmes non hystérectomisées. Le rôle de TEVA-PROGESTERONE, lorsqu’il est associé à des œstrogènes, est de prévenir l’hyperplasie et le carcinome de l’endomètre chez les femmes non hystérectomisées.
Cancer de l’ovaire
Certaines études épidémiologiques récentes ont montré que le recours à une hormonothérapie substitutive (œstrogénothérapie seule et association œstroprogestative), en particulier pendant 5 ans ou plus, était associé à une augmentation du risque de cancer de l’ovaire.
Système cardiovasculaire
Les résultats des études HERS et HERS II (Heart and Estrogen/progestin Replacement Studies) et de l’essai WHI (Women’s Health Initiative) indiquent que le traitement œstroprogestatif est associé à une augmentation du risque de coronaropathie chez les femmes ménopausées. Les résultats de l’essai WHI indiquent en outre que l’œstrogénothérapie seule et le traitement œstroprogestatif sont l’une et l’autre associés à une augmentation du risque d’accident vasculaire cérébral chez les femmes ménopausées.
Résultats de l’essai WHI
Les observations faites lors de l’essai WHI dans le groupe pour l’évaluation du traitement œstroprogestatif montrent que, sur 10 000 femmes, il y a eu, sur une période de 1 an :
- 8 cas d’AVC de plus (soit 29 chez les femmes sous HTS d’association comparativement à 21 chez celles sous placebo);
- 7 cas de coronaropathie de plus (soit 37 chez les femmes sous HTS d’association comparativement à 30 chez celles sous placebo).
Dans le groupe pour l’évaluation de l’œstrogénothérapie seule chez des femmes hystérectomisées, les observations faites lors de l’essai WHI montrent que sur 10 000 femmes :
- il y a eu 12 cas d’AVC de plus (soit 44 chez les femmes sous œstrogénothérapie seule comparativement à 32 chez celles sous placebo);
- il n’y a eu aucune différence statistiquement significative entre les deux groupes relativement au taux de coronaropathies sur une période de 1 an.
Résultats des études HERS et HERS II
Au cours de l’étude HERS (Heart and Estrogen/progestin Replacement Study), essai clinique à répartition aléatoire contrôlé par placebo sur la prévention secondaire de la coronaropathie, l’administration orale de 0,625 mg/jour d’œstrogènes conjugués équins (ŒCÉ) et de 2,5 mg de médroxyprogestérone (AMP) à des femmes ménopausées souffrant de cardiopathie documentée (n = 2763, âge moyen = 66,7 ans) n’a donné lieu à aucun bienfait cardiovasculaire. Plus précisément, durant la période de suivi moyenne de 4,1 ans, l’administration concomitante d’ŒCÉ et d’AMP n’a pas réduit le taux global d’événements coronariens chez les femmes ayant une coronaropathie établie. En fait, on a observé davantage d’accidents coronariens dans le groupe sous hormonothérapie que dans le groupe placebo durant la première année de l’étude, mais non pendant les années suivantes.
Parmi les femmes ayant participé à l’étude HERS, 2321 ont consenti à prendre part à une phase de prolongation ouverte connue sous l’appellation de HERS II. La période de suivi supplémentaire moyenne de cette phase ayant été de 2,7 ans, la durée totale du suivi s’élève 6,8 ans. Or à la fin de cette période, l’hormonothérapie n’avait toujours pas réduit le risque d’accidents cardiovasculaires chez les femmes atteintes d’une coronaropathie.
Hypertension artérielle
Les femmes sous hormonothérapie substitutive (HTS) connaissent parfois des hausses de la tension artérielle, raison pour laquelle ce paramètre doit être surveillé durant le traitement. Le cas échéant, la cause de l’élévation de la tension artérielle chez une patiente habituellement normotendue ou hypertendue doit être recherchée, et il est possible que l’HTS doive être interrompue.
Conduite de véhicules et utilisation de machines
Chez certaines patientes, des étourdissements ou une somnolence transitoires et occasionnels peuvent se produire 1 à 4 heures après la prise de la progestérone, en particulier si celle-ci a eu lieu avec des aliments. Par conséquent, en présence des symptômes neurologiques susmentionnés, toute activité exigeant de la concentration, une attention soutenue, de la coordination ou de bons réflexes doit être évitée. Dans la plupart des cas, ces problèmes peuvent être évités par la prise des capsules aux heures recommandées. La dose de 200 mg devrait être prise au coucher. La dose de 300 mg devrait quant à elle être fractionnée en deux, soit 100 mg 2 heures après le petit-déjeuner et 200 mg au coucher.
Oreilles/nez/gorge
Otospongiose
Les œstrogènes, associés ou non à un progestatif, peuvent provoquer une exacerbation de cette affection, et il faut donc les utiliser avec prudence.
Système endocrinien et métabolisme
Métabolisme du glucose et des lipides
Une diminution de la tolérance au glucose et une altération du métabolisme des lipides ont été observées chez un pourcentage significatif de patientes en périménopause ou ménopausées. Par conséquent, on recommande de surveiller de près les patientes diabétiques ou qui sont prédisposées au diabète, afin de déceler toute altération du métabolisme des glucides ou des lipides, et plus particulièrement des triglycérides.
Les femmes atteintes d’hyperlipidémie familiale doivent faire l’objet d’une surveillance particulière. De plus, on recommande que des mesures soient prises pour abaisser le taux de lipides avant l’instauration du traitement.
Métabolisme du calcium et du phosphore
Étant donné que l’utilisation prolongée d’œstrogènes, associés ou non à un progestatif, a une incidence sur le métabolisme du calcium et du phosphore, ces hormones doivent être administrées avec prudence chez les patientes atteintes d’ostéopathie métabolique ou maligne associée à une hypercalcémie, ainsi que chez celles qui souffrent d’insuffisance rénale.
Appareil génito-urinaire
Saignements vaginaux
La survenue de saignements vaginaux anormaux — de par leur durée prolongée, leur irrégularité ou leur abondance — durant le traitement commande le recours rapide à des mesures diagnostiques telles que l’hystéroscopie, la biopsie de l’endomètre ou le curetage, afin d’écarter la possibilité d’une tumeur maligne de l’utérus. Le traitement devrait alors être réévalué.
Léiomyomes utérins
Les œstrogènes, associés ou non à un progestatif, peuvent favoriser la croissance d’un léiomyome utérin préexistant. En cas de croissance d’un léiomyome utérin ou de douleur ou de sensibilité associée à ce dernier, le traitement doit être arrêté et un examen approprié doit être réalisé.
Endométriose
L’administration d’œstrogènes, avec ou sans progestatif, peut entraîner la réapparition ou l’aggravation de symptômes et de signes physiques associés à un diagnostic antérieur d’endométriose.
Fonction hématologique
Thrombo-embolie veineuse
Les patientes souffrant d’états thrombophiliques connus présentent un risque accru de TEV, et la prise d’une HTS peut augmenter ce risque. L’HTS est par conséquent contre-indiquée chez ces patientes (voir 2 CONTRE-INDICATIONS).
Si une anomalie thrombophilique autre que la thrombose est identifiée chez des membres de la famille, ou si l’anomalie constatée est « grave » (p. ex., déficit en antithrombine, en protéine S ou en protéine C ou une combinaison de ces anomalies), l’HTS est alors contre-indiquée.
Les données épidémiologiques dont on dispose indiquent que l’administration d’œstrogènes, avec ou sans progestatif, est associée à un risque accru de thrombo-embolie veineuse (TEV) chez les femmes ménopausées.
Les observations faites dans le groupe pour l’évaluation du traitement œstroprogestatif lors de l’essai WHI montrent que, sur 10 000 femmes traitées par HTS d’association, il y a eu, sur une période de 1 an, 18 cas de thrombo-embolie veineuse de plus (soit 34 chez les femmes sous HTS d’association comparativement à 16 chez celles sous placebo), dont 8 d’embolie pulmonaire (soit 16 chez les femmes sous HTS d’association comparativement à 8 chez celles sous placebo).
Les observations faites dans le groupe pour l’évaluation de l’œstrogénothérapie seule lors de l’essai WHI montrent que, sur 10 000 femmes traitées uniquement par œstrogénothérapie, il y a eu, sur une période de 1 an, 7 cas de thrombo-embolie veineuse de plus (soit 28 chez les femmes sous œstrogénothérapie comparativement à 21 chez celles sous placebo), mais aucune différence statistiquement significative n’a été observée relativement au taux d’embolie pulmonaire.
Les facteurs de risque de TEV généralement reconnus comprennent des antécédents personnels ou familiaux (la survenue d’une TEV à un âge relativement jeune chez une parente directe peut être le signe d’une prédisposition génétique) et l’obésité sévère (IMC > 30 kg/m2). Le risque de TEV augmente aussi avec le vieillissement et l’usage du tabac.
Le risque de TEV peut être temporairement plus élevé après une immobilisation prolongée, une chirurgie lourde ou un traumatisme. Par conséquent, chez les femmes sous HTS qui viennent de subir une opération, on doit veiller à utiliser des mesures prophylactiques appropriées, afin de prévenir la survenue d’une TEV. Les patientes aux prises avec des varices doivent également faire l’objet d’une surveillance rapprochée.
Le professionnel de la santé doit demeurer attentif aux signes avant-coureurs de troubles thrombotiques (thrombophlébite, thrombose rétinienne, embolie cérébrale et embolie pulmonaire). Compte tenu du risque d’invalidité prolongée ou de décès, l’hormonothérapie doit être interrompue sur-le-champ si de telles manifestations se présentent ou sont soupçonnées.
Si possible, l’œstrogénothérapie, qu’elle soit accompagnée ou non d’un progestatif, doit être interrompue au moins 4 semaines avant toute chirurgie lourde susceptible d’augmenter le risque de thrombo-embolie, ou pendant une immobilisation prolongée.
Fonctions hépatique/biliaire/pancréatique
Maladie hépatique
Une attention particulière doit être portée aux femmes atteintes d’hémangiome hépatique ou d’adénome hépatique puisque les œstrogènes, qu’ils soient associés ou non à un progestatif, peuvent entraîner une exacerbation de ces maladies.
Maladies de la vésicule biliaire
Un risque de 2 à 4 fois plus élevé de maladie de la vésicule biliaire nécessitant une intervention chirurgicale a été observé chez les femmes ménopausées recevant des œstrogènes. Une attention particulière doit être portée aux femmes atteintes de cholélithiase, étant donné que les œstrogènes, qu’ils soient associés ou non à un progestatif, peuvent entraîner une exacerbation de cette maladie.
Ictère
La prudence est de mise chez les femmes qui ont des antécédents de troubles hépatiques ou biliaires. On doit cesser le traitement en cas d’apparition d’un ictère cholostatique ou de détérioration de la fonction hépatique et en rechercher la cause.
Exploration de la fonction hépatique
Les patientes que l’on soupçonne souffrir d’une maladie du foie devraient subir des épreuves périodiques de la fonction hépatique. Pour plus amples informations sur les tests endocriniens et l’exploration de la fonction hépatique, reportez-vous à la section 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-épreuves de laboratoire, Épreuves de laboratoire.
Système immunitaire
Œdème angioneurotique
Une attention particulière doit être portée aux femmes atteintes d’un œdème angioneurotique, étant donné que les œstrogènes, qu’ils soient associés ou non à un progestatif, peuvent entraîner une exacerbation de cette maladie.
Lupus érythémateux disséminé
Une attention particulière doit être portée aux femmes atteintes de lupus érythémateux disséminé, étant donné que les œstrogènes, qu’ils soient associés ou non à un progestatif, peuvent entraîner une exacerbation de cette maladie.
Surveillance et épreuves de laboratoire
Examen physique
L’administration de TEVA-PROGESTERONE doit être précédée d’un examen physique complet comprenant la mesure de la tension artérielle. Les seins et les organes pelviens doivent être examinés adéquatement et un test de Papanicolaou devrait être effectué. Une biopsie de l’endomètre doit être effectuée si les circonstances le commandent. Les épreuves et examens de base devraient comprendre une mammographie, la mesure de la glycémie, du calcium, des triglycérides et du cholestérol sanguins ainsi qu’une exploration fonctionnelle hépatique.
Le premier examen de suivi devrait avoir lieu dans les 3 à 6 mois suivant le début du traitement, ce qui permet d’évaluer la réponse à ce dernier. Cet examen doit comprendre une évaluation de la tension artérielle, de la tolérance au glucose, du métabolisme des lipides et de la fonction hépatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Système endocrinien et métabolisme; Système cardiovasculaire; et Fonction hépatique/ biliaire/pancréatique). Par la suite, des examens doivent être effectués au moins une fois l’an. Les examens et analyses qui s’imposent doivent être effectués à intervalles réguliers, déterminés par le professionnel de la santé.
Il est important d’encourager les patientes à pratiquer fréquemment l’auto-examen des seins.
Système nerveux
Insuffisance cérébrovasculaire
L’évanouissement ou l’apparition de troubles visuels, de migraines classiques, d’une aphasie transitoire ou d’une paralysie devraient inciter la patiente à interrompre le traitement.
Dans le cas des patientes qui ont des antécédents de migraine classique et qui connaissent une récurrence ou une aggravation de leurs symptômes migraineux, on recommande de réévaluer la situation.
Démence
Selon les données épidémiologiques dont on dispose, l’utilisation d’un traitement œstroprogestatif chez les femmes de 65 ans ou plus pourrait faire augmenter le risque de démence probable.
La Women’s Health Initiative Memory Study (WHIMS), une sous-étude clinique de l’essai WHI, visait à déterminer si l’hormonothérapie substitutive postménopausique (à savoir l’administration d’œstrogènes avec un progestatif ou d’œstrogènes seuls) réduirait le risque de démence chez des femmes de 65 ans ou plus qui ne présentaient pas de signe de démence au départ.
Dans le groupe pour l’évaluation du traitement œstroprogestatif, les femmes (n = 4532), non hystérectomisées, ont reçu quotidiennement soit 0,625 mg d’œstrogènes conjugués équins (ŒCÉ) en association avec 2,5 mg d’acétate de médroxyprogestérone (AMP), soit un placebo, pendant une période moyenne de 4,05 ans. L’extrapolation des résultats à une population de 10 000 femmes traitées pendant une période de 1 an a fait ressortir :
- 23 cas de démence probable de plus (soit 45 chez les femmes sous HTS d’association comparativement à 22 chez celles sous placebo).
Dans le groupe pour l’évaluation de l’œstrogénothérapie seule, les femmes (n = 2947), hystérectomisées, ont reçu quotidiennement 0,625 mg d’œstrogènes conjugués équins (ŒCÉ) ou un placebo, pendant une période moyenne de 5,21 ans. L’extrapolation des résultats à une population de 10 000 femmes traitées pendant une période de 1 an a fait ressortir :
- 12 cas de démence probable de plus (soit 37 chez les femmes sous œstrogénothérapie seule comparativement à 25 chez celles sous placebo), mais cette différence n’a pas atteint le seuil de signification statistique.
Pour respecter le protocole original de l’étude WHIMS, les données observées dans les deux groupes de l’étude WHIMS (traitement œstroprogestatif et œstrogénothérapie seule) ont été combinées. Ce faisant, on a observé que sur 10 000 femmes, il y a eu, sur une période de 1 an :
- 18 cas de démence probable de plus (soit 41 chez les femmes sous traitement œstroprogestatif ou œstrogénothérapie seule comparativement à 23 chez celles sous placebo).
Épilepsie
Une attention particulière doit être portée aux femmes atteintes d’épilepsie, étant donné que les œstrogènes, qu’ils soient associés ou non à un progestatif, peuvent entraîner une exacerbation de cette maladie.
Fonction rénale
Rétention liquidienne
Les œstrogènes, associés ou non à un progestatif, peuvent causer une rétention liquidienne. Par conséquent, une prudence particulière est de mise dans les cas de dysfonctionnement cardiaque ou rénal, ou d’asthme. Si dans l’un des cas mentionnés ci-dessus on observe ou soupçonne une aggravation de la maladie sous-jacente durant le traitement, il faudra réévaluer les bienfaits et les risques du traitement pour la patiente en cause.
7.1 Cas particuliers
7.1.1 Grossesse
La grossesse doit être exclue avant l’instauration de l’HTS. En cas de grossesse pendant le traitement par TEVA-PROGESTERONE, le traitement doit être immédiatement arrêté.
Les patientes qui ont été exposées aux capsules TEVA-PROGESTERONE (progestérone micronisée) durant les 4 premiers mois de la grossesse ou qui deviennent enceintes pendant le traitement doivent être informées des risques pour le fœtus.
Cependant, un cas de fente palatine a été signalé (sans qu’on ait établi de lien de causalité) après la commercialisation du médicament par suite de son administration au cours du premier trimestre de la grossesse. De rares cas de mort fœtale (dont la cause n’a pas été établie) ont également été signalés à la suite de l’utilisation de progestérone dans des indications non approuvées.
De rares comptes rendus font état d’affection hépatocellulaire chez des femmes ayant reçu de la progestérone durant les deuxième et troisième trimestres de la grossesse (voir 8 EFFETS INDÉSIRABLES).
7.1.2 Allaitement
Des quantités décelables de progestérone ont été observées dans le lait maternel de mères qui recevaient cette hormone. TEVA-PROGESTERONE n’est pas recommandé pendant l’allaitement.
7.1.3 Enfants
L’utilisation de TEVA-PROGESTERONE n’est pas indiquée chez les enfants.
7.1.4 Personnes âgées
Les données relatives à l’innocuité et à l’efficacité de la progestérone micronisée chez les femmes âgées de plus de 65 ans sont limitées. Par conséquent, l’emploi de TEVA-PROGESTERONE n’est pas indiqué dans cette population.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
En ce qui concerne l’induction potentielle de néoplasmes malins et les effets indésirables semblables à ceux des contraceptifs oraux, voir 7 MISES EN GARDE ET PRÉCAUTIONS.
Les effets indésirables qui pourraient être considérés comme possiblement associés à TEVA-PROGESTERONE sont les suivants : métrorragie, microrragie et irrégularité menstruelle.
Les effets indésirables suivants ont parfois été signalés chez des patientes respectant la posologie recommandée de 200 mg pris au coucher : étourdissements, somnolence, crampes ou nausées. De rares cas de fatigue, de céphalées, de vertige, de sensation de tête légère ou de migraine ont été signalés.
L’utilisation de TEVA-PROGESTERONE peut occasionner une sensibilité mammaire.
Chloasma, prurit, ictère, éruptions cutanées, rétention liquidienne, dépression et troubles thrombotiques sont d’autres effets indésirables généralement attribuables aux progestatifs synthétiques qui pourraient survenir durant le traitement par TEVA-PROGESTERONE.
Les effets indésirables suivants ont été signalés à la suite de l’emploi d’associations œstroprogestatives en général :
Troubles des systèmes sanguin et lymphatique
Anomalie des épreuves de la coagulation (voir 9 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-épreuves de laboratoire, Épreuves de laboratoire).
Troubles cardiaques
Palpitations, hausse de la tension artérielle (voir 7 MISES EN GARDE ET PRÉCAUTIONS), thrombose coronarienne.
- Troubles endocriniens
Hausse de la glycémie, diminution de la tolérance au glucose.
Troubles ophtalmiques
Lésions neuro-oculaires (p. ex. thrombose rétinienne, névrite optique), troubles visuels, accentuation de la courbure de la cornée, intolérance aux lentilles cornéennes.
Troubles digestifs
Nausées, vomissements, malaises abdominaux (crampes, sensation de pression, douleur, ballonnement).
Troubles généraux et problèmes au point d’administration
Fatigue, modification de l’appétit, fluctuation du poids, variation de la libido.
Troubles hépatobiliaires
Troubles de la vésicule biliaire, dysfonctionnement hépatique asymptomatique, ictère cholestatique.
Troubles de l’appareil locomoteur et des tissus conjonctifs
Douleur musculosquelettique, y compris douleurs crurales non liées à une affection thrombo-embolique (douleur habituellement transitoire, d’une durée de 3 à 6 semaines).
Troubles du système nerveux
Aggravation des crises de migraine, céphalées, étourdissements, névrite.
Troubles psychiatriques
Dépression, nervosité, irritabilité.
Troubles rénaux et urinaires
Cystite, dysurie, rétention sodique, œdème.
Troubles de l’appareil reproducteur et troubles mammaires
Métrorragie, microrragie, modification du flux menstruel, dysménorrhée, démangeaisons et écoulements vaginaux, dyspareunie, hyperplasie de l’endomètre, manifestations rappelant le syndrome prémenstruel, réactivation de l’endométriose, modification de l’érosion cervicale et de la sécrétion cervicale, œdème et sensibilité mammaires.
Troubles de la peau et du tissu sous-cutané
Chloasma ou mélasme, qui peuvent persister à l’arrêt du traitement, érythème polymorphe, érythème noueux; éruption hémorragique, perte de cheveux; hirsutisme et acné.
Troubles vasculaires
Cas isolés de : thrombophlébite, troubles thrombo-emboliques.
En cas de persistance des symptômes indésirables, réévaluer la nécessité de prescrire une HTS.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
Le tableau 2 présente une liste des effets indésirables observés dans une étude à répartition aléatoire et à double insu menée auprès de groupes parallèles, afin de comparer l’efficacité et l’innocuité de la progestérone micronisée à 200 mg et à 300 mg avec celles d’un placebo pendant un traitement de 10 jours. Deux patientes se sont retirées de l’étude avant d’avoir reçu le médicament. La majorité des effets indésirables résultaient de l’action pharmacologique de la progestérone et du déclenchement des hémorragies de privation. Ces réactions comprenaient des crampes, des nausées, des douleurs abdominales ou le ballonnement, et la sensibilité ou l’œdème mammaires.
Tableau 2 ‒ Effets indésirables signalés lors d’une étude à double insu menée chez 60 patientes réparties aléatoirement en groupes parallèles [pourcentage (%) de patientes touchées]
Progestérone micronisée 200 mg N=19 | Progestérone micronisée 200 mg N=19 | Placebo (N=21) | |
|---|---|---|---|
| Crampes | 58 % | 35 % | 29 % |
| Nausées | 5 % | 15 % | 10 % |
| Sensibilité mammaire | 5 % | 10 % | 19 % |
| Malaises abdominaux | 5 % | 10 % | 14 % |
| Étourdissements | 11 % | 15 % | 14 % |
| Fatigue/léthargie | 21 % | 20 % | 14 % |
Au cours d’une étude contrôlée à répartition aléatoire et à simple insu de 24 semaines visant à comparer les effets de l’œstradiol transdermique avec ceux des œstrogènes conjugués oraux dans le cadre d’une hormonothérapie substitutive (avec ou sans progestérone) chez 63 femmes ménopausées en bonne santé, Dupont et coll. ont observé que peu importe le type d’œstrogénothérapie administrée, les femmes qui avaient également reçu de la progestérone accusaient une légère hausse des concentrations sériques d’aldostérone. Cette hausse n’a cependant été associée à aucun symptôme clinique ou effet indésirable. Aucune variation significative de la tension artérielle n’a été observée, systolique ou diastolique.
Le tableau 3 présente, indépendamment de tout lien avec le médicament, une liste des effets indésirables observés chez ≥ 2 % des patientes ayant reçu une dose quotidienne de 200 mg de progestérone selon un schéma cyclique (c.-à-d. pendant 12 jours d’un mois civil) en concomitance avec 0,625 mg d’œstrogènes conjugués une fois par jour dans le cadre d’un essai clinique multicentrique à répartition aléatoire et à double insu contrôlé par placebo (Postmenopausal Estrogen and Progestin Interventions [PEPI] Trial) mené chez 875 femmes ménopausées. Il présente également une liste des effets indésirables observés dans le groupe n’ayant reçu que des œstrogènes conjugués et dans le groupe sous placebo.
Tableau 3 – Effets indésirables observés au cours d’une période de 3 ans chez ≥ 2 % des 875 patientes ménopausées de l’essai PEPI [pourcentage (%) de patientes touchées]
| Capsules de progestérone micronisée à 200 mg et œstrogènes conjugués à 0,625 mg | Œstrogènes conjugués à 0,625 mg (uniquement) | Placebo | |||||||
| (N = 178) | (N=175) | (N = 174) | |||||||
| Céphalées | 31 | 30 | 2 7 | ||||||
| Sensibilité mammaire | 27 | 16 | 6 | ||||||
| Douleur articulaire | 20 | 22 | 2 9 | ||||||
| Dépression | 19 | 18 | 1 2 | ||||||
| Étourdissements | 15 | 5 | 9 | ||||||
| Ballonnement | 12 | 10 | 5 | ||||||
| Bouffées vasomotrices | 11 | 14 | 3 5 | ||||||
| Problèmes urinaires | 11 | 10 | 9 | ||||||
| Douleur abdominale | 10 | 13 | 1 0 | ||||||
| Écoulement vaginal | 10 | 10 | 3 | ||||||
| Nausées / vomissements | 8 | 6 | 7 | ||||||
| Inquiétude | 8 | 5 | 4 | ||||||
| Douleur thoracique | 7 | 4 | 5 | ||||||
| Diarrhée | 7 | 7 | 4 | ||||||
| Sueurs nocturnes | 7 | 5 | 1 7 | ||||||
| Douleur mammaire | 6 | 6 | 2 | ||||||
| Œdème des mains et des pieds | 6 | 9 | 9 | ||||||
| Sécheresse vaginale | 6 | 8 | 1 0 | ||||||
| Constipation | 3 | 3 | 2 | ||||||
8.5 Effets indésirables signalés après la commercialisation du produit
De rares cas d’affection hépatocellulaire ont été signalés depuis la commercialisation de la progestérone à l’échelle internationale. La plupart d’entre eux sont survenus chez des femmes traitées pour une indication non approuvée, c.-à-d. pendant les deuxième et troisième trimestres de la grossesse, en présence de menace d’accouchement prématuré.
D’autres effets indésirables ont été observés chez des femmes prenant de la progestérone micronisée depuis la commercialisation de celle-ci :
- Troubles sanguins et lymphatiques anémie
- Troubles cardiaques : tachycardie
- Troubles de l’oreille et du labyrinthe : acouphènes
- Troubles oculaires : irritation oculaire
- Troubles gastro-intestinaux : distension abdominale, altération du goût
- Troubles généraux et problèmes au point d’administration : malaise, asthénie, gêne thoracique, pyrexie
- Trouble du système immunitaire : anaphylaxie et réactions anaphylactoïdes
- Infections et infestations : infections des voies urinaires, vaginite
- Troubles musculosquelettiques et des tissus conjonctifs : arthralgie, dorsalgie, gêne au niveau des membres, spasmes musculaires, myalgie
- Troubles du système nerveux : trouble de la parole, amnésie, paresthésie, syncope
- Troubles psychiatriques : insomnie, agitation, anxiété, apathie, désorientation, sautes d’humeur
- Troubles de l’appareil reproducteur et des seins : hémorragie vaginale, aménorrhée, métrorragie, gêne vulvo-vaginale, mastodynie
- Troubles respiratoires, thoraciques et médiastinaux : dyspnée
- Troubles de la peau et des tissus sous-cutanés : hyperhidrose, urticaire
- Troubles vasculaires : hémorragie, hypotension
En cas de persistance des symptômes indésirables, réévaluer la nécessité de prescrire une HTS.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Les progestatifs peuvent perturber l’équilibre du traitement du diabète. Il peut être nécessaire d’ajuster le traitement antidiabétique des patientes traitées simultanément avec des progestatifs.
La progestérone peut empêcher le métabolisme de la ciclosporine, augmentant ainsi les concentrations de ciclosporine et le risque de toxicité.
Les médicaments connus pour être des inducteurs de l’isoenzyme 3A4 du cytochrome P450 peuvent augmenter le métabolisme et l’élimination de la progestérone, ce qui pourrait mener à une diminution des effets thérapeutiques et/ou à une modification du type de saignement utérin. Ces médicaments peuvent inclure :
- certains antibiotiques : rifampicine, rifabutine;
- les antiépileptiques (à l’exception de l’acide valproïque) : phénytoïne, phénobarbital, carbamazépine et topiramate;
- les inhibiteurs non nucléosidiques de la transcriptase inverse : névirapine, éfavirenz;
- les sédatifs : barbituriques, meprobamate;
- le bosentan.
Les médicaments connus pour inhiber le métabolisme de la progestérone peuvent entraîner une augmentation de la biodisponibilité de la progestérone et donc, potentiellement, causer des effets indésirables. Ces médicaments peuvent inclure :
- les antifongiques : fluconazole, itraconazole, kétoconazole, voriconazole;
- les antirétroviraux : ritonavir, nelfinavir;
- les immunodépresseurs : tacrolimus.
Les études pharmacocinétiques cliniques n’ont montré aucun effet soutenu des antibiotiques (autres que ceux qui sont des inducteurs des enzymes hépatiques) sur les concentrations plasmatiques des stéroïdes synthétiques.
9.4 Interactions médicament-médicament
Aucune étude sur les interactions médicamenteuses n’a été réalisée avec la progestérone micronisée.
9.5 Interactions médicament-aliments
Par rapport aux valeurs obtenues à la suite de l’administration d’une dose de 200 mg chez la femme ménopausée à jeun, la consommation concomitante d’aliments augmente l’ASC et la Cmax de la progestérone micronisée, mais n’a pas d’effet sur le tmax. Pour de plus amples informations, voir 10 PHARMACOLOGIE CLINIQUE, 10.1 Mode d'action, 10.3 Pharmacocinétique.
9.6 Interactions médicament-plantes médicinales
Certains produits de phytothérapie (p. ex. le millepertuis, Hypericum perforatum), offerts en vente libre, peuvent perturber le métabolisme, et donc l’efficacité et l’innocuité, des produits renfermant des œstrogènes et/ou des progestatifs.
Les professionnels de la santé et autres fournisseurs de soins de santé doivent être au courant des produits en vente libre que prennent leurs patientes, y compris les plantes médicinales et les produits naturels offerts dans de nombreux magasins de produits de santé.
9.7 Interactions médicament-épreuves de laboratoire
Épreuves de laboratoire
L’utilisation de la progestérone peut modifier les résultats des épreuves de laboratoire suivantes : dosage de la gonadotrophine, de la progestérone plasmatique et du prégnanediol urinaire.
Les produits contenant des progestatifs peuvent modifier les résultats de certains tests endocriniens et de certaines épreuves de la fonction hépatique :
- diminution de la tolérance au glucose;
- diminution des folates sériques;
- modification des taux plasmatiques de lipoprotéines.
À moins que le traitement n’ait été interrompu depuis au moins 2 à 4 semaines, les résultats des épreuves susmentionnées ne doivent pas être considérés comme fiables. L’anatomopathologiste qui reçoit des prélèvements provenant d’une patiente sous HTS doit être informé de l’administration de ce traitement.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Possédant une structure chimique identique à celle de la progestérone d’origine ovarienne, TEVA-PROGESTERONE (progestérone micronisée) est une préparation de ce stéroïde naturel destinée à l’administration orale.
Les progestatifs sont des agents utilisés en concomitance avec les œstrogènes, afin de prévenir l’hyperplasie endométriale d’origine œstrogénique et de ramener le risque de cancer de l’endomètre au même niveau que celui observé chez les femmes non traitées.
10.2 Pharmacodynamie
TEVA-PROGESTERONE est conçu comme traitement d’appoint à l’œstrogénothérapie substitutive chez les femmes dont l’utérus est intact. La progestérone exerce des effets antiprolifératifs importants sur l’endomètre soumis à l’action des œstrogènes. En effet, l’inhibition des récepteurs nucléaires de l’œstradiol, la réduction de la synthèse de l’ADN dans l’épithélium et le stroma et l’induction de l’activité de l’œstradiol 17β-déshydrogénase et de l’isocitrate déshydrogénase qu’elle produit se traduisent par un ralentissement suffisant de l’activité mitotique au sein de cette muqueuse.
La progestérone micronisée a les mêmes effets que la progestérone endogène naturellement produite par l’organisme. Elle permet de réduire l’activité mitotique dans les cellules glandulaires de l’endomètre; ce dernier subit les mêmes transformations que lors d’un cycle physiologique. L’arrêt du traitement peut provoquer un saignement de retrait. La progestérone micronisée réduit significativement le risque d’hyperplasie de l’endomètre d’origine œstrogénique chez les femmes non hystérectomisées. Cela revêt une importance particulière dans les cas d’œstrogénothérapie de longue durée à la ménopause.
La progestérone micronisée agit légèrement sur le catabolisme de l’azote, mais a peu ou pas d’effets sur les lipides sériques, le métabolisme du calcium, le pH sanguin et sur certaines hormones, comme la prolactine, l’œstradiol ou l’œstrone. L’effet minéralocorticoïde des métabolites de la progestérone est lui-même antagonisé en grande partie par l’effet antiminéralocorticoïde de la progestérone.
La progestérone micronisée n’a aucun effet sur l’ovulation ou l’activité androgénique.
La progestérone micronisée a essentiellement un effet antiœstrogène lorsqu’il est administré à faibles doses (200 mg/jour).
TEVA-PROGESTERONE, administré par voie orale, est un inhibiteur physiologique de l’aldostérone et entraîne par conséquent une augmentation de l’excrétion du sodium. Ainsi, l’administration d’une dose de 200 mg de progestérone micronisée inhibe l’aldostérone dans une proportion équivalente à l’administration de 25 à 50 mg de spironolactone.
La progestérone micronisée n’a pas d’effet important sur le métabolisme des glucides, même chez les diabétiques non insulinodépendants. En outre, elle ne contrecarre nullement les bienfaits des œstrogènes oraux ou transdermiques sur les lipoprotéines et en général, qu’elle soit administrée avec ou sans œstrogènes, elle n’entraîne pas de variations importantes de la tension artérielle systolique ou diastolique ou de la fréquence cardiaque chez les femmes normotendues. La progestérone micronisée ne produit pas de changement significatif non plus eu égard au substrat de la rénine, même chez les diabétiques. Pendant la périménopause, l’administration de progestérone micronisée en association avec de l’œstradiol transdermique provoque une diminution de l’agrégation plaquettaire. Associée à des œstrogènes conjugués pour administration orale, la progestérone n’entraîne aucun déséquilibre entre les prostanoïdes vasoactifs que sont la PGI2 et le TXA2.
10.3 Pharmacocinétique
Absorption et distribution
Les études pharmacocinétiques indiquent que les concentrations plasmatiques de progestérone atteignent celles de la phase lutéale dans les 2 à 4 heures suivant l’administration orale de 200 mg de progestérone micronisée à des femmes ménopausées, les concentrations maximales atteignant en moyenne 77,3 nmol/L.
Tableau 4 – Paramètres pharmacocinétiques moyens observés après l’administration d’une dose quotidienne de progestérone micronisée pendant cinq jours à des femmes ménopausées
| Valeurs moyennes (n = 15) de la Cmax et de l’ASC observées au jour 5 après l’administration d’une dose quotidienne de progestérone micronisée à 200 mg ou à 300 mg | |
|---|---|
| Dose de progestérone micronisée (mg/jour) | |
| 200 | 300 |
| Cmax (nmol/L) | |
| 121,2 | 192,7 |
| ASC0–10 (nmol•h/L) | |
| 321,8 | 558,7 |
Les concentrations plasmatiques de progestérone diminuent ensuite lentement, mais demeurent dans les limites observées au milieu de la phase lutéale pendant les quelque 9 à 12 heures qui suivent l’administration du médicament. Les concentrations plasmatiques de progestérone restent supérieures aux concentrations initiales 84 heures après l’administration de la dernière dose.
L’ingestion d’aliments après l’administration de la progestérone micronisée entraîne une augmentation significative de l’ASC et de la Cmax, mais n’a aucun effet sur le tmax. La relation entre la biodisponibilité (définie par l’ASC) et la dose est linéaire.
Les concentrations de progestérone mesurées dans l’endomètre après 8 jours de traitement à raison de 200 mg ou de 300 mg de progestérone par jour sont comparables aux taux physiologiques mesurés pendant la phase lutéale, même 12 heures après l’administration du médicament. Cette observation témoigne de la forte rétention de cette hormone dans le tissu cible, laquelle est à l’origine de la durée d’action biologique de 24 heures. De la même manière, une augmentation significative des concentrations de progestérone s’observe dans le tissu mammaire.
L’absorption intestinale du médicament est rapide. En effet, la micronisation de la progestérone augmente la surface de contact entre le stéroïde et la muqueuse, ce qui augmente l’absorption dans les voies digestives.
Métabolisme et excrétion
Après l’administration de 300 mg de progestérone, les concentrations plasmatiques du principal métabolite inactif (le glucuronide du 3α-prégnandiol) et des deux principaux métabolites actifs (la 17-hydroxyprogestérone et la 20α-dihydroprogestérone) sont similaires à celles de la progestérone. Vingt-quatre heures après l’administration orale de 200 mg de progestérone à des femmes ménopausées, 22,8 mg de prégnandiol sont éliminés dans les urines sous forme de glucuronoconjugué. La deuxième voie d’excrétion majeure passe par la bile et les fèces.
Étant donné que TEVA-PROGESTERONE est métabolisé principalement par le foie et qu’il est excrété surtout dans l’urine, les patientes atteintes d’une maladie hépatique et/ou rénale doivent faire l’objet d’une surveillance étroite.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver entre 15 °C et 30 °C.
Ranger dans un lieu sûr, hors de la portée des enfants et des animaux domestiques.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
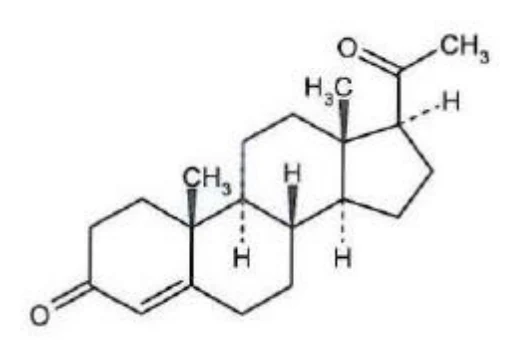
Substance médicamenteuse
Dénomination commune : Progestérone, USP, micronisée
Dénomination systématique : Prégn-4-ène-3,20-dione
Formule moléculaire : C21H30O2
Masses moléculaires : 314,47 g/mol
Formule de structure :
Propriétés physicochimiques :
Forme physique : Poudre cristalline inodore de couleur blanche à crème.
Solubilité : Pratiquement insoluble dans l’eau, soluble dans l’acétone et le dioxane. Un gramme se dissout dans environ 0,3 mL de chloroforme, 8 mL d’alcool et 16 mL d’éther; modérément soluble dans les huiles végétales.
Intervalle de fusion : 126 °C à 131 °C.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Comme traitement d’appoint à l’œstrogénothérapie substitutive, afin de réduire significativement les risques d’hyperplasie et de carcinome endométriaux chez les femmes ménopausées dont l’utérus est intact
| Nº de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
|---|---|---|---|---|---|
| Nº de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| Nº de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
Moyer 1993 | Étude observationnelle élargie de longue durée, ouverte, non contrôlée, réalisée dans un seul centre, portant sur des rapports de cas cliniques (biopsie réalisée en 1987 ou en 1988 après au moins 5 ans de traitement inchangé) | Capsule orale de progestérone
Suivi d’au moins 5 ans | 236 | Non précisé. Toutes ces femmes non hystérectomisée s présentaient une aménorrhée depuis au moins 12 mois, un taux plasmatique d’E2 < 147 pmol/dl et un taux plasmatique de FSH et de LH > 20 UI/L. | Femmes |
| Shangold 1991 | Étude de phase III prospective, à répartition aléatoire, à double insu et contrôlée par placebo, réalisée | Capsule orale de progestérone
Durée : 10 jours
| 60 | 18 à 52 ans | Femmes |
| dans un seul centre (3 groupes parallèles). | 4 semaines après la fin du traitement) | ||||
| Dupont 1991 | Étude contrôlée, à répartition aléatoire et en simple insu | Comprimé oral (ŒCÉ, 0,625 mg) ou gel percutané (œstrogènes, 2,5 mg) des jours 1 à 25
| 63 | 50 ans (37-59) | Femmes |
PEPI Identificateur ClinicalTrials.gov NCT00000466 Howard, pour The Writing Group for the PEPI Trial 1996; Lindenfeld 2002 | Étude clinique interventionnelle de phase III, multicentrique, à répartition aléatoire, à double insu et contrôlée par placebo, d’une durée de 3 a |
* Capsule orale de progestérone micronisée | 596 | Femmes ménopausées âgées de 45 à 64 ans | Femmes |
| Kim 1996 | Étude pilote de pharmacodynami e, contrôlée, ouverte et avec groupes parallèles |
| 12 | Groupe 1 : 55,3 (ETM : 2,2) Groupe 2 : 59,5 (ETM : 1,9) | Femmes |
Une étude à long terme a évalué l’efficacité et l’innocuité de doses de 200 mg et de 300 mg de progestérone micronisée dans la prévention de l’hyperplasie de l’endomètre chez des femmes ménopausées recevant une hormonothérapie substitutive (HTS) de longue durée (Moyer 1993). L’étude avait également pour objectif d’identifier les caractéristiques morphologiques de l’endomètre essentielles à l’innocuité du produit lors de l’utilisation prolongée chez des femmes ménopausées qui reçoivent diverses associations d’œstradiol et de progestérone pendant cinq ans ou plus. Au total, 236 femmes ayant des symptômes de ménopause naturelle et désirant une HTS ont été admises dans l’étude.
Les femmes ont reçu une dose initiale faible de 1,5 mg d’œstradiol par voie percutanée pendant 21 jours sur 28, et une dose orale de progestérone micronisée de 200 mg pendant les 14 derniers jours du cycle d’œstrogénothérapie. Au cours des 6 premiers mois du traitement, la dose initiale de progestérone a été portée à 300 mg chez les patientes qui souhaitaient avoir des hémorragies de privation régulières, saignements qu’elles n’avaient pas avec la dose de 200 mg. Dans le cas des femmes dont les symptômes cliniques réapparaissaient durant la semaine sans traitement, la durée du cycle d’œstrogénothérapie a été allongée, passant à 25 jours sur 28. Dans le cas des femmes ayant des saignements utérins avant la fin de chaque cycle de traitement, la durée du traitement oral par la progestérone micronisée a été écourtée, passant à 10 ou à 12 jours par mois. La dose de progestérone de 200 mg était administrée au coucher. La dose de 300 mg était quant à elle fractionnée comme suit : 100 mg le matin et 200 mg au coucher. Les groupes de traitement étaient constitués de la manière suivante : Groupe A : 126 femmes prenant 1,5 mg d’œstradiol et 200 mg de progestérone micronisée; Groupe B : 3 femmes prenant 1,5 mg d’œstradiol et 300 mg de progestérone micronisée; Groupe C : 5 femmes prenant 3 mg d’œstradiol et 200 mg de progestérone micronisée;
Groupe D : 23 femmes prenant 3 mg d’œstradiol et 300 mg de progestérone micronisée.
Parmi les 236 femmes ayant commencé à participer à l’étude, 79 l’ont abandonnée au cours des 5 premières années de traitement. Les principaux motifs d’abandon étaient l’absence de retour des symptômes cliniques initiaux après plusieurs années d’HTS ou la crainte des effets secondaires possibles de l’HTS. Ces patientes n’ont pas été incluses dans l’analyse statistique. Une dilatation et un curetage ont été effectués chez les 4 femmes ayant eu des saignements irréguliers en cours de traitement. Un examen histologique a révélé la présence de polypes endométriaux bénins dans 3 cas, et un léiomyome sous-muqueux a été diagnostiqué dans le quatrième. Aucune de ces 4 femmes ne présentait d’hyperplasie ou de carcinome de l’endomètre. Une augmentation de la fréquence des cas d’aménorrhée a été observée d’un groupe posologique à l’autre, selon le profil suivant où Œ = œstrogène et P = progestatif : Œdose élevée / Pdose éleveé < Œdose faible / Pdose élevée < Œdose élevée / Pdose faible < Œdose faible / Pdose faible (voir également la figure 1).
L’inverse a été observé en ce qui a trait à la fréquence des hémorragies de privation, qui ont été observées dans le groupe sous œstrogènes et progestatif à doses toutes deux faibles. Les combinaisons d’œstradiol transdermique et de progestérone micronisée utilisées dans cette étude ont été suffisantes pour protéger l’endomètre de l’hyperplasie et de l’adénocarcinome. L’administration orale de progestérone micronisée (à raison de 200 mg/jour) a été suffisante pour produire une réduction significative de la mitose dans les cellules glandulaires de l’endomètre; la réduction maximale a été observée après une moyenne de 11 jours d’exposition à la progestérone. Les effets antiprolifératifs de la progestérone (c’est-à-dire la diminution de l’activité mitotique dans l’épithélium) peuvent être considérés comme distincts des autres effets sécrétoires (pseudostratification du stroma et sécrétion glandulaire).
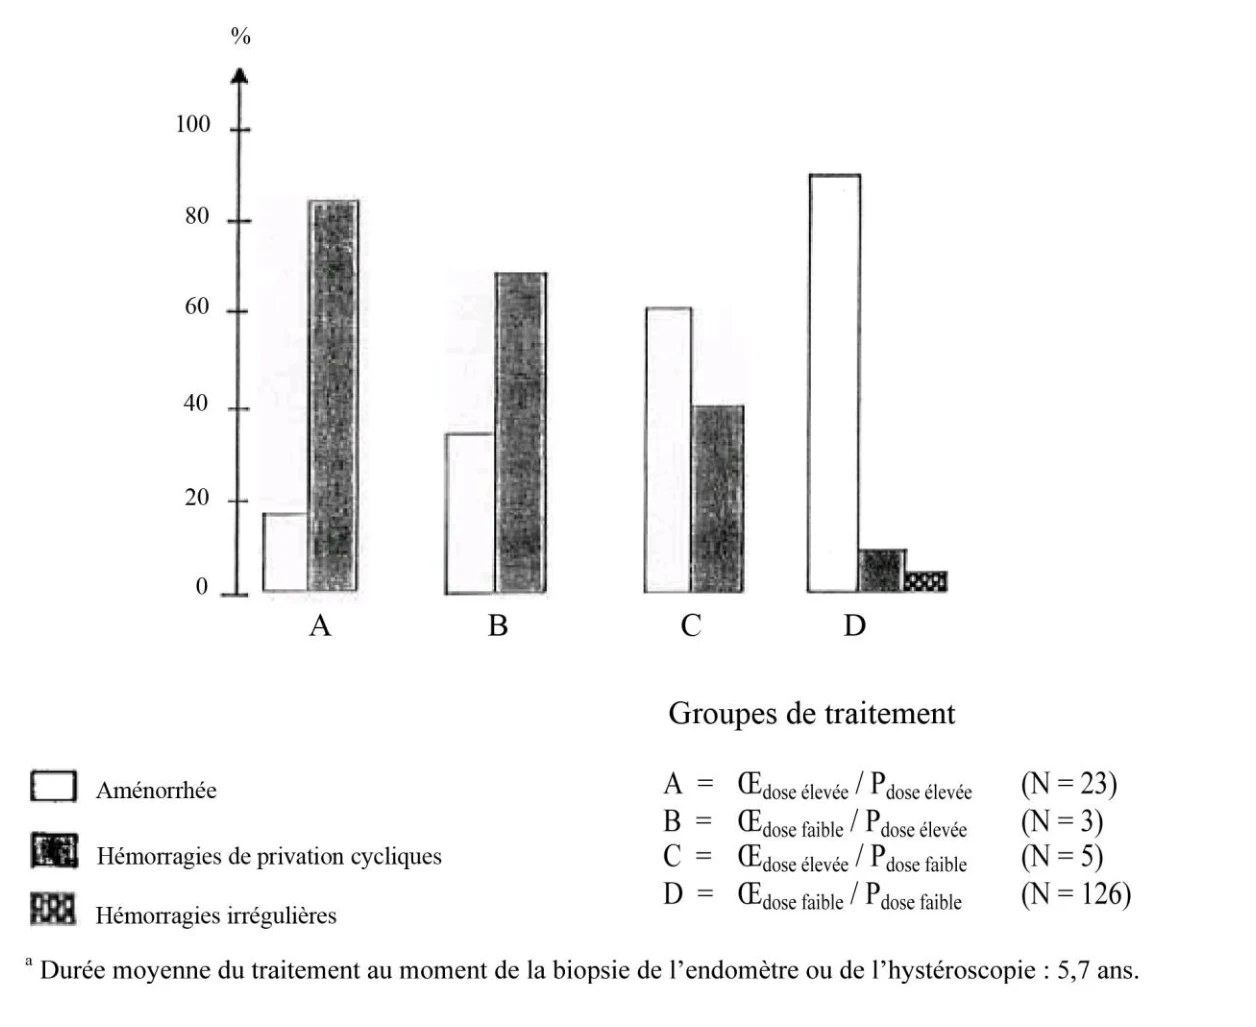
Figure 1. Types de saignements observés au cours des 12 derniers mois de l’étude de 5,7 ansa, en fonction des diverses combinaisons d’œstradiol et de progestérone.
Une étude à répartition aléatoire et à double insu menée auprès de groupes parallèles a comparé l’efficacité et l’innocuité de la progestérone micronisée (200 mg et 300 mg) avec celles d’un placebo dans le déclenchement des hémorragies de privation chez des patientes présentant une aménorrhée secondaire. Le traitement a duré 10 jours et son efficacité a été déterminée sur une période de 16 (10 jours de traitement plus 1 semaine après la prise de la dernière dose). L’analyse de l’efficacité a été effectuée avec les données de 60 femmes ayant pris les agents une fois par jour au coucher, réparties en 3 groupes de la manière suivante : 19 femmes prenant 200 mg de progestérone micronisée (2 capsules de 100 mg + 1 capsule placebo), 20 femmes prenant 300 mg de progestérone micronisée (3 capsules de 100 mg) et 21 femmes prenant un placebo (3 capsules). Les hémorragies de privation ont été évaluées du début du traitement jusqu’à la fin de la semaine suivant la prise de la dernière dose. L’efficacité du traitement par la progestérone a été déterminée par comparaison de chacun des groupes sous progestérone micronisée avec le groupe sous placebo relativement au déclenchement des hémorragies de privation.
Le tableau 5 présente un résumé des résultats obtenus à la suite du traitement dans les 3 groupes, relativement aux hémorragies de privation. Au total, 90 % (18/20) des patientes ayant reçu 300 mg de progestérone micronisée ont connu des hémorragies de privation, comparativement à 53 % (10/19) dans le groupe ayant reçu 200 mg de progestérone et à 24 % (5/21) dans le groupe placebo. La proportion de patientes ayant eu des hémorragies de privation dans le groupe sous 300 mg de progestérone était significativement plus élevée que dans le groupe placebo (p < 0,001, test unilatéral), mais dans le cas du groupe qui recevait 200 mg de progestérone, la différence par rapport au groupe placebo n’était pas statistiquement significative (p > 0,05, test unilatéral). Une différence significative a toutefois été observée entre les deux groupes de traitement actif (p = 0,0253, test bilatéral), les femmes qui ont eu des hémorragies de privation ayant été environ deux fois plus nombreuses dans le groupe sous 300 mg de progestérone que dans le groupe sous 200 mg (90 % p/r à 53 %).
Tableau 5 — Hémorragies de privation dans les groupes sous progestérone et le groupe placebo
Progestérone micronisée 200 mg N = 19 | Progestérone micronisée 300 mg N = 20 | Placebo N = 21 | |
| Patientes ayant eu des hémorragies de privation | 53 % | 90 % | 24 % |
| Nombre moyen de jours écoulés avant le début des hémorragies de privation | 8,7 | 10,7 | 10,4 |
Une étude contrôlée à répartition aléatoire et à simple insu a comparé l’administration d’œstrogènes — avec ou sans progestérone micronisée — par voie orale avec l’administration par voie percutanée dans le cadre d’une HTS après la ménopause. Les critères d’efficacité comprenaient la transformation de l’endomètre et les bilans endocriniens. Au total, 63 femmes ménopausées en bonne santé ont été admises dans l’étude. De l’œstradiol transdermique (2,5 mg) ou des œstrogènes conjugués oraux (0,625 mg) ont été administrés quotidiennement à 31 femmes hystérectomisées et à 32 femmes non hystérectomisées, du jour 1 au jour 25 d’un cycle de 28 jours. Les femmes non hystérectomisées ont également reçu 200 mg de progestérone micronisée du jour 12 au jour 25 du cycle de 28 jours. Aucune n’a reçu de traitement les jours 26, 27 et 28. Le traitement a duré 6 mois. Des échantillons de sang ont été prélevés chez toutes les participantes avant le traitement et tout au long de l’HTS, et la LH, la FSH et la progestérone sériques ont été dosées. Des échantillons de sang ont été prélevés chez toutes les participantes avant le traitement et tout au long de l’HTS, et la LH, la FSH et la progestérone sériques ont été dosées. Une biopsie de l’endomètre effectuée par curetage a été pratiquée avant le traitement substitutif et 24 semaines après ce dernier chez les 32 femmes non hystérectomisées. La morphologique du tissu a été évaluée par microscopie optique.
Aucune patiente n’a abandonné l’étude. L’ajout de progestérone micronisée a augmenté l’effet inhibiteur des préparations d’œstrogènes sur la libération de LH et de FSH. Les taux sériques de progestérone ont accusé une fluctuation allant de 6 à 10 nmol/L du jour 12 au jour 25 de chaque cycle, ce qui correspond aux taux observés vers la fin de la phase lutéale du cycle ovarien. Les concentrations sériques de LH ont baissé, s’établissant à respectivement 67 %, 79 %, 62 % et 67 % des valeurs préthérapeutiques après les traitements suivants : œstradiol transdermique + progestérone, œstradiol transdermique seul, œstrogènes conjugués + progestérone et œstrogènes conjugués oraux seuls. Les taux sériques de FSH ont également diminué, s’établissant quant à eux à respectivement 60 %, 80 %, 46 % et 57 % des valeurs préthérapeutiques avec les mêmes traitements. L’activité mitotique est demeurée faible dans tous les cas après trois jours ou plus de traitement par la progestérone micronisée, et aucune patiente n’a présenté de signes d’hyperplasie kystique ou glandulaire de l’endomètre. La maîtrise de la prolifération de l’endomètre obtenue avec l’administration de 200 mg de progestérone en sus de l’une ou l’autre préparation œstrogénique semblait suffisante chez toutes les patientes. La plupart (47 %) sont demeurées aménorrhéiques, tandis que 34 % d’entre elles ont eu des hémorragies de privation régulières. L’administration de progestérone micronisée n’a pas eu d’incidence sur l’activité de la 17β–hydroxystéroïde déshydrogénase, comme en témoigne le fait que le taux de conversion de l’estrone en œstradiol était similaire dans les deux groupes de femmes, les unes recevant les œstrogènes conjugués oraux avec de la progestérone, les autres sans.
Lindenfeld et coll. ont évalué le type d’hémorragies obtenues avec deux schémas d’HTS standard comprenant chacun un progestatif distinct dans le cadre de l’essai PEPI (Postmenopausal Estrogen and Progestin Interventions Trial). Ainsi, au cours de cet essai, 875 participantes ont pris l’un des traitements suivants : placebo; œstrogènes conjugués équins (0,625 mg); œstrogènes conjugués équins (0,625 mg) + 2,5 mg d’acétate de médroxyprogestérone (AMP), le tout de façon continue ou : œstrogènes conjugués équins (0,625 mg tous les jours) + 10 mg d’AMP ou 200 mg/jour de progestérone, de façon cyclique dans les deux cas, pendant 12 jours par mois. Les jours de saignement, l’abondance des saignements et les épisodes de saignement ont été notés pendant 3 ans chez 596 patientes non hystérectomisées (Lindenfeld 2002). Le traitement par les œstrogènes conjugués équins combinés à la prise cyclique de progestérone a été associé à un moins grand nombre d’épisodes hémorragiques excessifs que l’association œstrogènes conjugués équins + AMP en continu pendant les 6 premiers mois. L’association œstrogènes conjugués équins + progestérone micronisée (traitement cyclique) a entraîné des hémorragies moins abondantes que l’association œstrogènes conjugués équins + AMP (traitement cyclique) sur une période de 30 mois, et moins de jours de saignement tout au long de l’étude.
Dans le cadre de l’essai PEPI (Postmenopausal Estrogen/Progestin Interventions), Judd Howard L. et ses collègues ont mené une étude pour examiner les effets de l’hormonothérapie substitutive sur l’histologie de l’endomètre des femmes ménopausées. Les recherches ont été réalisées chez 596 femmes âgées de 45 à 64 ans qui ne présentaient pas de contre-indications à l’hormonothérapie. Des données histologiques relatives à l’endomètre ont été obtenues au début de l’étude ou lors de visites annuelles ou de visites non programmées, que ce soit au moyen d’une biopsie ou d’un curetage ou dans le cadre d’une hystérectomie. Les résultats ont montré que les femmes du groupe œstrogènes seuls étaient plus susceptibles de présenter divers types d’hyperplasies endométriales que celles du groupe placebo. Cependant, les femmes ayant reçu l’une des trois associations œstrogènes plus progestatif ont présenté des taux d’hyperplasie qui n’étaient pas significativement différents de ceux observés chez les femmes du groupe placebo. Pour conclure, l’étude a montré que l’administration quotidienne d’œstrogènes conjugués équins (ŒCÉ) à une dose de 0,625 mg augmentait le risque d’hyperplasie de l’endomètre. Toutefois, l’association d’ŒCÉ avec de l’acétate de médroxyprogestérone (MPA) en mode cyclique ou continu ou avec de la progestérone micronisée (PM) en mode cyclique a contribué à protéger l’endomètre des modifications hyperplasiques associées au traitement avec des œstrogènes seuls.
L’étude de Kim et coll. avait pour objectif de déterminer le seuil différentiel à partir duquel l’un ou l’autre des critères d’évaluation biologiques que sont les effets antiprolifératifs de la progestérone micronisée par voie orale et la transformation sécrétoire qu’elle produit sont observés avec divers schémas posologiques (Kim 1996). Dans cette étude, les patientes ont reçu 300 mg de progestérone une fois par jour (à 8 h) ou deux fois par jour (à 8 h et à 16 h) du jour 1 au jour 14, après avoir reçu une œstrogénothérapie préparatoire préalable de 30 jours. L’effet pharmacodynamique a été évalué par biopsie de l’endomètre, et les paramètres étudiés étaient la nature du tissu, la teneur des glandes en glycogène, l’ARN ribosomique, les récepteurs nucléaires des œstrogènes dans les glandes, l’épithélium de revêtement et le stroma. Cet examen a révélé une augmentation dose-dépendante du taux de glycogène glandulaire, une diminution de l’ARN ribosomique et enfin une diminution des récepteurs nucléaires des œstrogènes. Les auteurs ont conclu que l’apport soutenu de faibles concentrations de progestérone micronisée suffisait probablement à inhiber l’hypertrophie et l’hyperplasie de l’endomètre. À la limite, la progestérone micronisée par voie orale peut provoquer des modifications antiprolifératives de l’endomètre de la femme à des doses orales plus faibles que celles nécessaires à la transformation sécrétoire.
14.2 Études de biodisponibilité comparative
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de capsules de progestérone à 100 mg — TEVA-PROGESTERONE (Teva Canada Limitée, Canada) et Prometrium® (Schering-Plough Canada Inc., Canada) —, mesurés dans le cadre d’une étude de bioéquivalence croisée à deux traitements entièrement répétés, menée à l’insu chez des femmes adultes ménopausées (n = 48) à jeun en bonne santé ayant reçu, après répartition aléatoire, une dose unique de 2 × 100 mg au cours des 4 périodes de l’essai. Les résultats de cette étude contrôlée sont résumés dans le tableau ci-après. Les données mesurées sont présentées dans le tableau ci-dessous.
Progestérone – Valeur ajustée en fonction des taux initiaux (1 × 200 mg (2 ×100 mg de progestérone) D’après les données mesurées Moyenne géométrique (moindres carrés) Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé* | Produit de référence† | Rapport des moyennes géométriques des moindres carrés (%) | Intervalle de confiance à 90 % |
ASCT (pg•h/mL) | 8936,4 12744,0 (100,5) | 9910,2 13740 (86,5) | 90,2 | 82,0-99,2 |
ASC∞ (pg•h/mL) | 10885,1 15341,0 (91,5) | 12025,2 15989,2 (79,3) | 90,5 | 81,5-100,5 |
Cmax (pg/mL) | 2409,6 3571,3 (102,4) | 2883,6 4416,3 (103,6) | 83,6 | 72,6-96,2 |
Tmax§ (h) | 2,00 (0,75-6,00) | 2,33 (0,50-6,00) | ||
T½€ (h) | 10,82 (94,0) | 10,38 (77,4) | ||
* Capsules TEVA-PROGESTERONE à 100 mg (Teva Canada Limitée, Canada).
† Capsules Prometrium® (progestérone) à 100 mg (Schering-Plough Canada Inc., Canada) achetées au Canada.
§ Exprimé sous forme de médiane (intervalle) uniquement.
€ Exprimée sous forme de moyenne arithmétique (% CV) seulement.
16 TOXICOLOGIE NON CLINIQUE
La toxicité de la progestérone micronisée a été étudiée chez le rat, le lapin et le chien. Les effets biologiques de la progestérone micronisée ont été mis en évidence par une augmentation du poids de l’utérus, le développement de l’endomètre et la formation d’un déciduome chez les rates et les lapines préalablement traitées par l’œstradiol.
Toxicologie générale
La toxicité subaiguë de la progestérone micronisée a été étudiée chez le rat. Pour ce faire, on a administré aux animaux des doses quotidiennes de 40, 100 et 250 mg/kg pendant 4 semaines, ainsi que des doses quotidiennes de 5, 15, 45 et 135 mg/kg pendant 12 semaines. Aucun animal n’est décédé lors de ces deux études, peu importe la dose reçue. De plus, aucun effet toxique ou indésirable n’a été observé aux doses de 5, 15, 40 et 45 mg/kg. Des signes de sédation, de relaxation et de cas de coma ont cependant été observés chez les rats qui avaient reçu des doses plus élevées (135 et 250 mg/kg), et de la salivation a été notée chez les animaux ayant reçu la dose de 100 mg/kg. Chez les femelles, un gain pondéral dose-dépendant a été observé aux doses de 100 et 250 mg/kg/jour. Les études hématologiques ont révélé une diminution modeste des protéines circulantes au bout de 3 mois de traitement, accompagnée d’effets non constants sur les leucocytes. Aucun autre effet important lié au traitement n’a été observé dans l’une ou l’autre des études sur les signes cliniques ou les résultats histopathologiques.
La toxicité subaiguë de la progestérone micronisée a également été étudiée chez le chien. Pour ce faire, on a administré aux animaux des doses quotidiennes de 50, 125 et 325 mg/kg pendant 12 semaines. Aucun décès n’a été constaté, quelle que fût la dose administrée. Les effets liés au traitement comprenaient l’irritabilité et la sédation chez les animaux ayant reçu la dose de 325 mg/kg et des modifications biochimiques dans le sérum des animaux à toutes les doses. Des modifications de l’équilibre électrolytique et des variations du cholestérol, des lipoprotéines et des lipides totaux sériques ont été observées chez les animaux traités. Les effets de la progestérone micronisée sur les tissus cibles comprenaient des altérations histopathologiques telles qu’une affection de la glande mammaire, des kystes ovariens et une dysplasie kystique de l’endomètre. Aucune altération histologique liée au traitement n’a été observée dans les autres tissus.
Génotoxicité
Aucune mutation ponctuelle n’a été observée lors d’un test d’Ames effectué in vitro avec la progestérone sur des bactéries E. coli. Aucune mutation directe n’a été observée non plus dans un essai sur lymphomes de souris.
La progestérone n’a provoqué aucune perturbation de la mitose ni aucune aberration chromosomique dans des cultures de fibroblastes du hamster chinois. Elle n’a pas causé non plus d’augmentation de la synthèse non programmée d’ADN dans des cultures d’hépatocytes de rats Fischer 344 mâles.
Des résultats négatifs ont été obtenus avec la progestérone lors de tests visant à mettre en évidence des altérations chromosomiques, effectués sur des leucocytes provenant d’êtres humains de sexe féminin, ainsi que lors d’un test d’échanges de chromatides sœurs, effectué sur des lymphocytes provenant du sang périphérique d’êtres humains de sexe féminin ou sur des fibroblastes humains.
Des modifications chromosomiques ont été observées chez des hamsters chinois auxquels on avait injecté de la progestérone par voie sous-cutanée pendant une période allant jusqu’à 4 semaines. Ces modifications ont également été observées dans les testicules de corniauds ayant reçu des injections intramusculaires un jour sur deux pendant 6 semaines. Étant donné que les doses administrées au cours de ces études auraient produit des taux de progestérone sanguins de l’ordre des taux endogènes, la portée toxicologique de ces résultats n’est pas claire.
Pouvoir carcinogène
L’implantation sous-cutanée de pastilles de progestérone chez la souris a entraîné une augmentation du nombre de tumeurs de la granulosa et de sarcomes endométriaux, et des cas de métaplasie de la muqueuse endocervicale, d’épithélioma spinocellulaire de la région cervico-vaginale et de nodules hyperplasiques des glandes mammaires. Les tumeurs observées dans les tissus reproducteurs des rongeurs cadrent avec celles qui ont été observées avec d’autres types de progestatifs.
L’injection sous-cutanée ou intramusculaire de progestérone pendant ≤ 4 ans chez des beagles femelles a entraîné une hyperplasie endométriale et mammaire (injections sous-cutanées) et la formation de nodules dans les glandes mammaires, comprenant deux cas de carcinome (injection intramusculaire). La Food and Drug Administration des États-Unis est arrivée à la conclusion que le beagle femelle ne constitue pas un modèle animal approprié pour l’évaluation du pouvoir carcinogène des progestatifs sur les glandes mammaires.
Toxicologie relative à la reproduction et au développement
L’injection de progestérone par voie sous-cutanée à des souris gravides a entraîné une diminution de l’activité sexuelle des descendants mâles sans modification des organes génitaux internes ou externes et a causé une augmentation de l’agressivité des descendants femelles. Aucune anomalie des organes génitaux internes ou externes n’a été observée dans la descendance des rats traités par l’injection de progestérone par voie sous-cutanée.
Aucun effet indésirable n’a été observé sur le développement des embryons après l’administration de progestérone par voie orale (gavage) à des lapins trois jours avant ou après l’accouplement. L’injection de progestérone par voie sous-cutanée à des lapines gravides n’a eu pas eu d’effet indésirable non plus sur le développement des embryons, mais lorsque l’injection a été administrée deux jours avant l’accouplement, elle a entraîné une dégénérescence complète des embryons. L’administration d’une injection sous-cutanée unique avant l’accouplement n’a pas altéré la fécondité des lapins, mais elle a entraîné la mort des embryons le jour 4 de la gestation.
L’injection intramusculaire de progestérone à des singes rhésus gravides n’a eu aucun effet indésirable sur la gestation ou sur la fréquence des anomalies observées chez la descendance.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. PROMETRIUM® (capsules, 100 mg), Numéro de contrôle de la présentation : 295264, Monographie de produit, Organon Canada Inc. (17 juillet 2025)