


Monographie de produit - Teva-Sitagliptin Malate / Metformin
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
Aucune s. o.
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
TABLE DES MATIÈRES
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE 2
TABLE DES MATIÈRES 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ 4
1 INDICATIONS 4
1.1 Enfants 4 1.2 Personnes âgées 4
2 CONTRE-INDICATIONS 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES 5
4 POSOLOGIE ET ADMINISTRATION 6
4.1 Considérations posologiques 6 4.2 Dose recommandée et ajustement de la posologie 6 4.4 Administration 8 4.5 Dose oubliée 8
5 SURDOSAGE 8
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT 9
7 MISES EN GARDE ET PRÉCAUTIONS 10
7.1 Populations particulières 19
7.1.1 Femmes enceintes 19 7.1.2 Femmes qui allaitent 20 7.1.3 Enfants 20 7.1.4 Personnes âgées 20
8 EFFETS INDÉSIRABLES 21
8.1 Aperçu des effets indésirables 21 8.2 Effets indésirables observés au cours des essais cliniques 22
8.2.1 Effets indésirables observés au cours des essais cliniques – Enfants 30 8.3 Effets indésirables peu fréquents observés au cours des essais cliniques 31 8.4 Anomalies dans les résultats hématologiques et biologiques 32 8.5 Effets indésirables signalés après la commercialisation du médicament 33
9 INTERACTIONS MÉDICAMENTEUSES 34
9.2 Aperçu des interactions médicamenteuses 34 9.3 Interactions médicament-comportement 35 9.4 Interactions médicament-médicament 35 9.5 Interactions médicament-aliments 38 9.6 Interactions médicament-herbes médicinales 38 9.7 Interactions médicament-épreuves de laboratoire 38
10 PHARMACOLOGIE CLINIQUE 39
10.1 Mode d’action 39 10.2 Pharmacodynamie 42 10.3 Pharmacocinétique 44
11 CONSERVATION, STABILITÉ ET MISE AU REBUT 49
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES 50
13 RENSEIGNEMENTS PHARMACEUTIQUES 50
14 ESSAIS CLINIQUES 51
14.1 Essais cliniques par indication 51 14.2 Études de biodisponibilité comparative 62
15 MICROBIOLOGIE 64
16 TOXICOLOGIE NON CLINIQUE 64
17 MONOGRAPHIES AYANT SERVI DE RÉFÉRENCE 69
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT 70
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
- Teva-Sitagliptin malate / Metformin (sitagliptine/chlorhydrate de metformine) est indiqué comme traitement d’appoint à un régime alimentaire et à l’exercice pour améliorer l’équilibre glycémique chez les adultes atteints d’un diabète de type 2 non maîtrisé de façon adéquate par la metformine ou chez les patients déjà traités par la sitagliptine en association avec la metformine.
Traitement d’association : Teva-Sitagliptin malate / Metformin est indiqué comme traitement d’association de trois médicaments chez les adultes atteints d’un diabète de type 2 pour améliorer le contrôle glycémique en association avec :
- une sulfonylurée,
- l’insuline prémélangée ou l’insuline à action prolongée ou intermédiaire,
- la pioglitazone,
lorsqu’un régime alimentaire et l’exercice jumelés à un traitement d’association avec la metformine ne procurent pas une maîtrise glycémique adéquate (voir 14 ESSAIS CLINIQUES).
1.1 Enfants
Enfants (< 18 ans) : D’après les données présentées à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité des comprimés de sitagliptine et de chlorhydrate de metformine n’ont pas été établies chez les enfants. Par conséquent, on ne doit pas utiliser Teva-Sitagliptin malate / Metformin chez ces patients.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Teva-Sitagliptin malate / Metformin doit être utilisé avec prudence chez les personnes âgées. La sitagliptine et la metformine sont excrétées en grande partie par les reins. Comme le vieillissement peut être associé à une diminution de la fonction rénale, la posologie doit être ajustée avec précaution d’après une évaluation attentive et régulière de la fonction rénale (voir 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme et Populations particulières).
2 CONTRE-INDICATIONS
- Diabète instable ou diabète insulinodépendant (type 1).
- Acidose métabolique aiguë ou chronique, y compris l’acidocétose diabétique, avec ou sans coma; antécédents d’acidocétose avec ou sans coma.
Antécédents d’acidose lactique, quels que soient les facteurs déclenchants (voir 7 MISES EN
GARDE ET PRÉCAUTIONS).
Présence d’une insuffisance rénale grave (débit de filtration glomérulaire estimé [DFGe]
< 30 mL/min/1,73 m2) ou d’une insuffisance rénale au stade terminal (IRST), chez les patients sous dialyse ou dont l’état de la fonction rénale est inconnu (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Consommation excessive d’alcool, ponctuelle ou chronique.
- Insuffisance hépatique grave, puisqu’elle a été associée, dans certains cas, à une acidose lactique. On doit éviter d’administrer Teva-Sitagliptin malate / Metformin aux patients présentant des signes cliniques ou confirmés par des épreuves de laboratoire d’un trouble hépatique.
- Collapsus cardiovasculaire ou états pathologiques associés à l’hypoxémie, comme une insuffisance respiratoire, qui sont souvent reliés à une hyperlactacidémie.
- Pendant une période de stress, notamment à la suite d’une infection grave, d’un traumatisme ou d’une intervention chirurgicale, et pendant la période de rétablissement.
- Déshydratation grave ou choc.
- Hypersensibilité connue à la sitagliptine, à la metformine, ou à tout autre ingrédient de la préparation, y compris les ingrédients non médicinaux, ou à l’un des composants du contenant (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES). Pour connaître la liste complète des ingrédients, voir la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
Pendant la grossesse et l’allaitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS,
Populations particulières).
- Pendant la période entourant l’administration de produits de contraste iodés, car ces produits peuvent causer une détérioration soudaine de la fonction rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Acidose lactique
- L’acidose lactique est une complication métabolique rare, mais grave, qui peut survenir à la suite de l’accumulation de metformine pendant le traitement par Teva-Sitagliptin malate / Metformin (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme, Acidose lactique).
- On doit conseiller aux patients traités par Teva-Sitagliptin malate / Metformin d’éviter toute consommation excessive d’alcool, ponctuelle ou chronique, car la prise d’alcool potentialise l’effet de la metformine sur le métabolisme du lactate (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme, Acidose lactique).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- La posologie de Teva-Sitagliptin malate / Metformin doit être établie en fonction du schéma thérapeutique actuel du patient, de l’efficacité et du profil de tolérance. On ne doit pas excéder la dose quotidienne recommandée de 100 mg pour la sitagliptine et de 2000 mg pour le chlorhydrate de metformine. Il convient d’augmenter graduellement la dose afin de réduire les effets gastro-intestinaux associés à la metformine. Les facteurs susceptibles d’augmenter le risque d’acidose lactique doivent être passés en revue avant que l’instauration d’un traitement contenant de la metformine soit envisagée chez les patients atteints d’insuffisance rénale. La dose quotidienne maximale est de 50 mg pour la sitagliptine et de 1000 mg pour la metformine, comme composants uniques, chez les patients dont le DFGe est d’au moins 30 mL/min/1,73 m2 et inférieur à 45 mL/min/1,73 m2.
Utilisation concomitante d’insuline ou d’un sécrétagogue de l’insuline (p. ex. une sulfonylurée)
Lorsque Teva-Sitagliptin malate / Metformin est utilisé comme traitement d’appoint à l’insuline ou à un sécrétagogue de l’insuline (p. ex. une sulfonylurée), une diminution de la dose d’insuline ou de sécrétagogue de l’insuline peut être envisagée afin de réduire le risque d’hypoglycémie (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
Utilisation concomitante avec des médicaments qui peuvent altérer la fonction rénale
On doit user de prudence lorsqu’on utilise de façon concomitante des médicaments qui peuvent altérer la fonction rénale (comme les diurétiques, en particulier des diurétiques de l’anse) ou nuire à l’élimination de la metformine, comme les agents cationiques, qui sont éliminés par sécrétion tubulaire rénale, en raison de l’augmentation du risque d’acidose lactique au cours de l’administration concomitante (voir 9 INTERACTIONS MÉDICAMENTEUSES).
4.2 Dose recommandée et ajustement de la posologie
Les comprimés Teva-Sitagliptin malate / Metformin sont offerts dans les teneurs suivantes :
- sitagliptine à 50 mg/chlorhydrate de metformine à 500 mg
- sitagliptine à 50 mg/chlorhydrate de metformine à 850 mg
- sitagliptine à 50 mg/chlorhydrate de metformine à 1000 mg
Un comprimé Teva-Sitagliptin malate / Metformin doit être pris par voie orale deux fois par jour pendant un repas pour réduire le risque d’effets gastro-intestinaux associés à la metformine. Les comprimés doivent être avalés entiers.
Chez les patients traités par la metformine (seule ou en association avec une sulfonylurée, la pioglitazone ou l’insuline), la dose quotidienne totale recommandée de Teva-Sitagliptin malate / Metformin est de 100 mg de sitagliptine et la dose de metformine appropriée sur le plan thérapeutique se rapprochant le plus possible de la dose déjà prescrite.
Chez les patients déjà traités par la sitagliptine et la metformine qui passent à Teva-Sitagliptin malate / Metformin, la dose initiale peut correspondre à la dose de sitagliptine et de metformine déjà prescrite.
Patients présentant une insuffisance rénale : La fonction rénale doit être évaluée avant d’amorcer le traitement au moyen de Teva-Sitagliptin malate / Metformin, puis périodiquement par la suite, car la posologie doit être ajustée selon la fonction rénale. Chez les patients dont le DFGe est < 60 mL/min/1,73 m2, une surveillance plus énergique de biomarqueurs glycémiques et rénaux ainsi que de l’apparition de signes et de symptômes d’une atteinte de la fonction rénale est recommandée, surtout si le DFEe est en deçà de 45 mL/min/1,73 m2 (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire).
Teva-Sitagliptin malate / Metformin est contre-indiqué chez les patients atteints d’insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2), d’insuffisance rénale au stade terminal ou requérant une hémodialyse (voir 2 CONTRE-INDICATIONS).
Aucun ajustement de la posologie de Teva-Sitagliptin malate / Metformin n’est nécessaire chez les patients atteints d’insuffisance rénale légère (DFGe ≥ 60 mL/min/1,73 m2 et < 90 mL/min/1,73 m2) ou modérée (DFGe ≥ 45 mL/min/1,73 m2 et < 60 mL/min/1,73 m2).
Teva-Sitagliptin malate / Metformin n’est pas recommandé chez les patients dont le DFGe est ≥ 30 mL/min/1,73 m2 et < à 45 mL/min/1,73 m2, car ces derniers requièrent une dose plus faible de sitagliptine que celle offerte par l’association à teneurs fixes Teva-Sitagliptin malate / Metformin.
Interruption du traitement en raison d’examens radiologiques réalisés à l’aide de produits de contraste iodés :
Il faut interrompre l’administration de Teva-Sitagliptin malate / Metformin au moment ou avant d’effectuer un examen radiologique à l’aide d’un produit de contraste iodé chez les patients dont le DFGE est ≥ 30 mL/min/1,73 m2 et < à 60 mL/min/1,73 m2; chez les patients ayant des antécédents de maladie hépatique, d’alcoolisme ou d’insuffisance cardiaque; ou chez les patients qui recevront le produit de contraste iodé par voie intra-artérielle. Le DFGE doit être réévalué 48 heures après l’examen d’imagerie; il convient de reprendre le traitement par Teva-Sitagliptin malate / Metformin une fois que la fonction rénale est jugée stable et acceptable (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance hépatique : Teva-Sitagliptin malate / Metformin est contre-indiqué chez les patients atteints d’insuffisance hépatique grave et ne doit pas être administré chez les patients présentant des signes cliniques ou confirmés par des épreuves de laboratoire d’un trouble hépatique (voir 2 CONTRE-INDICATIONS). L’administration de metformine à des patients présentant un trouble de la fonction hépatique a été associée, dans certains cas, à l’acidose lactique (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Enfants (< 18 ans) : Santé Canada n’a pas autorisé l’utilisation de ce médicament chez les enfants.
Personnes âgées (≥ 65 ans) : Teva-Sitagliptin malate / Metformin doit être utilisé avec prudence chez les patients âgés de 65 ans et plus. L’évaluation régulière de la fonction rénale est essentielle. On sait que la metformine et la sitagliptine sont excrétées par les reins et que les patients âgés sont plus susceptibles de présenter une atteinte rénale associée au vieillissement et d’être exposés à un risque d’acidose lactique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières).
4.4 Administration
Prendre les comprimés Teva-Sitagliptin malate / Metformin par voie orale pendant le repas.
4.5 Dose oubliée
Si un patient oublie de prendre une dose de Teva-Sitagliptin malate / Metformin, il devrait la prendre dès qu’il s’en aperçoit. Cependant, s’il est l’heure de prendre la dose suivante, il doit sauter la dose oubliée et prendre la dose suivante à l’heure habituelle. Il ne faut pas doubler la dose de Teva-Sitagliptin malate / Metformin.
5 SURDOSAGE
Sitagliptine
En cas de surdosage, il convient de prendre les mesures de soutien habituelles, par exemple l’élimination du produit non encore absorbé du tractus gastro-intestinal, l’instauration d’une surveillance clinique (y compris électrocardiographique) et d’un traitement symptomatique, s’il y a lieu.
La sitagliptine est peu dialysable. Dans les études cliniques, environ 13,5 % de la dose administrée a été éliminée lors d’une séance d’hémodialyse de 3 à 4 heures. Une séance d’hémodialyse prolongée peut être envisagée si elle est justifiée sur le plan clinique. On ignore si la sitagliptine peut être éliminée par dialyse péritonéale.
Chlorhydrate de metformine
Les données sur le traitement du surdosage massif par la metformine sont très limitées. On pourrait dans un tel cas s’attendre à des réactions indésirables de plus forte intensité qu’à la normale, notamment les suivantes : troubles épigastriques, nausées et vomissements, suivis de diarrhée, somnolence, faiblesse, étourdissements, malaise et céphalées. Si ces symptômes persistent, il faut exclure la possibilité d’une acidose lactique. Le traitement doit être interrompu et un traitement symptomatique adéquat doit être instauré.
Des cas de surdosage de chlorhydrate de metformine ont été dénombrés, certains impliquant l’ingestion de plus de 50 g. Une hypoglycémie a été constatée dans environ 10 % des cas, mais aucun lien de causalité avec le chlorhydrate de metformine n’a pu être établi. Une acidose lactique a été observée dans environ 32 % des cas de surdosage de metformine (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
La metformine est dialysable, sa clairance pouvant atteindre 170 mL/min dans des circonstances hémodynamiques favorables. Par conséquent, l’hémodialyse peut s’avérer utile pour éliminer la metformine accumulée lorsqu’on soupçonne un surdosage.
Une pancréatite peut survenir en raison d’un surdosage de metformine (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Pour connaître les mesures à prendre en cas de surdosage soupçonné, il faut communiquer avec le centre antipoison de sa région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Formes pharmaceutiques / Teneurs | Ingrédients non médicinaux |
| Orale | Comprimés : sitagliptine (sous forme de malate de sitagliptine)/ chlorhydrate de metformine 50 mg/500 mg, 50 mg/850 mg et 50 mg/1000 mg | Cellulose microcristalline, croscarmellose, povidone et stéarate de magnésium. Enrobage pelliculé : alcool polyvinylique, dioxyde de titane, oxyde de fer rouge, polyéthylèneglycol et talc. |
Les comprimés Teva-Sitagliptin malate / Metformin à 50 mg/500 mg sont rose pâle, en forme de capsule et pelliculés. Ils portent l’inscription « 55 » gravée sur un côté et sont lisses sur l’autre. Les comprimés sont offerts en flacons de 100 ou de 500.
Les comprimés Teva-Sitagliptin malate / Metformin à 50 mg/850 mg sont roses, en forme de capsule et pelliculés. Ils portent l’inscription « 58 » gravée sur un côté et sont lisses sur l’autre. Les comprimés sont offerts en flacons de 100 ou de 500.
Les comprimés Teva-Sitagliptin malate / Metformin à 50 mg/1000 mg sont rouges, en forme de capsule et pelliculés. Ils portent l’inscription « 51 » d’un côté et sont lisses sur l’autre. Les comprimés sont offerts en flacons de 100 ou de 500.
Teva-Sitagliptin malate / Metformin pour administration orale est offert sous forme de comprimés renfermant chacun 66,45 mg de malate de sitagliptine et de chlorhydrate de metformine équivalant à : 50 mg de sitagliptine sous forme de base libre et 500 mg de chlorhydrate de metformine (Teva-Sitagliptin malate / Metformin à 50 mg/500 mg), 850 mg de chlorhydrate de metformine (Teva-Sitagliptin malate / Metformin à 50 mg/850 mg) ou 1000 mg de chlorhydrate de metformine (Teva-Sitagliptin malate / Metformin à 50 mg/1000 mg).
Les comprimés pelliculés Teva-Sitagliptin malate / Metformin renferment les ingrédients non médicinaux suivants : cellulose microcristalline, croscarmellose, povidone et stéarate de magnésium. Enrobage pelliculé : alcool polyvinylique, dioxyde de titane, oxyde de fer rouge, polyéthylèneglycol et talc.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter la section 3 ENCADRÉ SUR LES MISES EN GARDES ET PRÉCAUTIONS IMPORTANTES
Généralités
Teva-Sitagliptin malate / Metformin ne doit pas être utilisé chez les patients atteints de diabète de type 1 ou dans le traitement de l’acidocétose diabétique.
Système cardiovasculaire
États hypoxiques :
Chlorhydrate de metformine
Le collapsus cardiovasculaire (choc) toutes causes confondues (p. ex. insuffisance cardiaque aiguë, infarctus aigu du myocarde et autres affections caractérisées par l’hypoxémie) a été lié à l’acidose lactique et peut entraîner une azotémie prérénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme). En présence de telles affections, le traitement par Teva-Sitagliptin malate / Metformin doit être immédiatement interrompu.
Effets sur la capacité de conduire un véhicule ou de faire fonctionner une machine : Dans les cas où un risque d’hypoglycémie est présent, on doit aviser les patients de ne pas conduire un véhicule ou faire fonctionner des machines potentiellement dangereuses (voir 7 MISES EN GARDE ET PRÉCAUTIONS). On doit aviser les patients recevant Teva-Sitagliptin malate / Metformin en association avec une sulfonylurée ou l’insuline de prendre les précautions nécessaires pour prévenir l’hypoglycémie pendant qu’ils conduisent un véhicule ou font fonctionner des machines potentiellement dangereuses.
Système endocrinien/métabolisme
Hypoglycémie :
Sitagliptine
Lorsque la sitagliptine et la metformine étaient administrées en association avec une sulfonylurée ou l’insuline, la fréquence d’hypoglycémie était supérieure à celle observée lorsque le placebo et la metformine étaient administrés conjointement avec une sulfonylurée ou avec l’insuline (voir 8 EFFETS INDÉSIRABLES). Pour diminuer le risque d’hypoglycémie associé à ces traitements, il faut envisager de réduire la dose de la sulfonylurée ou d’insuline (voir 4 POSOLOGIE ET ADMINISTRATION).
Chlorhydrate de metformine
L’hypoglycémie ne survient pas chez les patients traités par la metformine en monothérapie, dans des conditions normales. Cependant, les patients peuvent souffrir d’hypoglycémie si leur apport énergétique est insuffisant, s’ils se livrent à des exercices épuisants sans s’assurer d’un apport calorique supplémentaire ou s’ils prennent un autre antidiabétique (telles une sulfonylurée ou de l’insuline) ou de l’éthanol de façon concomitante. Les personnes âgées, affaiblies ou dont l’alimentation est déficiente, ainsi que les patients atteints d’insuffisance surrénalienne ou hypophysaire ou qui présentent une intoxication alcoolique, sont particulièrement vulnérables aux effets hypoglycémiants. Chez les personnes âgées ou qui prennent des bêtabloquants, l’hypoglycémie peut s’avérer difficile à déceler.
Hypothyroïdie :
Chlorhydrate de metformine
La metformine entraîne une réduction du taux d’hormone thyréotrope (thyroid stimulating hormone [TSH]) dans le sang chez les patients traités ou non en raison d’une hypothyroïdie (voir 8 EFFETS INDÉSIRABLES). Une surveillance régulière du taux de TSH est recommandée chez les patients qui présentent une hypothyroïdie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire).
Des études ont montré que la metformine réduisait les taux plasmatiques de TSH, souvent jusqu’à des valeurs sous les normales, lorsqu’elle était administrée à des patients présentant une hypothyroïdie pour laquelle ils ne recevaient aucun traitement ou à des patients présentant une hypothyroïdie traités efficacement au moyen de la lévothyroxine. La réduction des taux plasmatiques de TSH causée par la metformine n’est pas observée lorsque cette dernière est administrée aux patients ayant une fonction thyroïdienne normale. Il semblerait que la metformine favorise la modulation inhibitrice des hormones thyroïdiennes sur la sécrétion de TSH.
La lévothyroxine peut réduire l’effet hypoglycémiant de la metformine. Une surveillance étroite de la glycémie est recommandée chez les patients présentant une hypothyroïdie pour laquelle ils sont traités par de la lévothyroxine, surtout lorsqu’une thyroïdothérapie est amorcée, modifiée ou cessée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire et 9 INTERACTIONS MÉDICAMENTEUSES).
Acidose lactique :
Chlorhydrate de metformine
L’acidose lactique est une complication métabolique rare, mais grave, qui survient à la suite de l’accumulation de metformine pendant le traitement par Teva-Sitagliptin malate / Metformin. Cette complication cause la mort dans environ 50 % des cas. Elle peut également survenir en présence de plusieurs affections, dont le diabète, ou de tout état caractérisé par une hypoperfusion et une hypoxémie tissulaires importantes. L’acidose lactique se définit par une élévation de la concentration sanguine de lactate (> 5 mmol/L), une diminution du pH sanguin, un déséquilibre électrolytique comportant une augmentation de la valeur du trou anionique et une élévation du rapport lactate/pyruvate. Quand la metformine est mise en cause, la concentration plasmatique du médicament se révèle généralement supérieure à 5 mcg/mL.
Chez les patients traités par du chlorhydrate de metformine, la fréquence déclarée d’acidose lactique est très faible (environ 0,03 cas par 1000 patients-années, et environ 0,015 décès par 1000 patients-années). Parmi les cas rapportés, on comptait principalement des patients diabétiques atteints d’insuffisance rénale marquée, notamment de néphropathie et d’hypoperfusion rénale organiques, souvent associée à des troubles médicaux ou chirurgicaux multiples et à l’utilisation concomitante de plusieurs médicaments (voir 4 POSOLOGIE ET ADMINISTRATION).
Les patients atteints d’insuffisance cardiaque nécessitant un traitement pharmacologique présentent un risque plus élevé d’acidose lactique, surtout lorsque l’insuffisance est aiguë ou instable et entraîne un risque d’hypoperfusion ou d’hypoxémie. Il est essentiel d’assurer une surveillance étroite de la fonction rénale, en particulier chez les personnes âgées. À moins que les valeurs de la clairance de la créatinine ne démontrent l’absence d’une insuffisance rénale, on ne doit pas amorcer un traitement par la metformine chez les patients de 80 ans et plus, car ceux-ci présentent un risque accru d’acidose lactique. Le risque d’acidose lactique augmente avec la gravité de la dysfonction rénale et l’âge des patients (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières). Chez les patients traités par la metformine, le risque peut toutefois être considérablement atténué par une surveillance régulière de la fonction rénale et l’emploi de la dose minimale efficace du médicament.
De plus, il faut interrompre immédiatement l’administration de la metformine en présence de toute affection liée à une hypoxémie, à une déshydratation ou à un sepsis. Comme un trouble de la fonction hépatique peut se traduire par une diminution importante de la capacité d’éliminer le lactate, il faut généralement éviter d’administrer la metformine en présence de signes cliniques d’hépatopathie ou de résultats d’analyses biologiques évoquant une telle affection.
On doit conseiller aux patients traités par la metformine d’éviter toute consommation excessive d’alcool ponctuelle ou chronique, car la prise d’alcool potentialise les effets du chlorhydrate de metformine sur le métabolisme du lactate. En outre, il faut interrompre temporairement le traitement par Teva-Sitagliptin malate / Metformin avant tout examen radiologique réalisé à l’aide d’un produit de contraste administré par voie intravasculaire ou toute intervention chirurgicale.
L’acidose lactique apparaît souvent de façon discrète et ne s’accompagne que de symptômes non spécifiques comme des malaises, des myalgies, une détresse respiratoire, une augmentation de la somnolence et des troubles abdominaux imprécis. Une acidose plus marquée peut être liée à une hypothermie, à une hypotension artérielle et à des bradyarythmies résistantes aux médicaments. Les patients et leur médecin doivent être conscients de la gravité éventuelle de tels symptômes, et on doit demander aux patients d’aviser immédiatement leur médecin si de tels symptômes surviennent. On doit interrompre le traitement par la metformine jusqu’à ce que la situation ait été éclaircie. À cette fin, le dosage des électrolytes, des cétones, de la glycémie et, s’il y a lieu, la détermination du pH sanguin ainsi que le dosage sanguin du lactate et de la metformine peuvent s’avérer utiles. Une fois la glycémie équilibrée avec toute dose de metformine, il est peu probable que les symptômes gastro-intestinaux, fréquents au début du traitement, soient liés au médicament. Une acidose lactique ou une autre affection grave pourraient être à l’origine de l’apparition tardive de ces symptômes.
Chez les patients traités par la metformine, une concentration plasmatique de lactate à jeun dépassant la limite supérieure de la normale, mais inférieure à 5 mmol/L, ne témoigne pas nécessairement d’une acidose lactique imminente et peut être attribuable à d’autres causes, notamment à une maîtrise inadéquate du diabète, à l’obésité, à une activité physique intense ou à des problèmes techniques lors de la manipulation de l’échantillon.
En l’absence de signes d’acidocétose (cétonurie ou cétonémie), on doit soupçonner une acidose lactique chez les patients diabétiques qui présentent une acidose métabolique.
L’acidose lactique est une urgence médicale qui doit être traitée à l’hôpital. En présence de cette affection, il faut interrompre immédiatement le traitement par la metformine et prendre sans tarder des mesures de soutien générales. Comme le chlorhydrate de metformine est dialysable (la vitesse d’élimination atteignant 170 mL/min dans des circonstances hémodynamiques favorables), il est recommandé de recourir sans délai à l’hémodialyse afin de corriger l’acidose et d’éliminer la metformine accumulée. Cette intervention permet souvent d’obtenir rapidement une résolution des symptômes et le rétablissement du patient (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Système cardiovasculaire, Fonction hépatique/biliaire/pancréatique et Fonction rénale).
Les médecins doivent apprendre à leurs patients à reconnaître les symptômes évoquant une acidose lactique. En présence de tout type d’acidose, le traitement par Teva-Sitagliptin malate / Metformin doit être interrompu immédiatement et le patient doit être hospitalisé sur-le-champ.
Modification de l’état clinique des patients dont le diabète était auparavant maîtrisé :
Chlorhydrate de metformine
Chez les patients atteints de diabète auparavant bien maîtrisé par les comprimés de sitagliptine et de chlorhydrate de metformine qui présentent des anomalies biochimiques ou une maladie clinique (surtout si la maladie est vague et mal définie), on doit chercher rapidement les signes d’une acidocétose ou d’une acidose lactique. L’évaluation des patients doit inclure un dosage des électrolytes, des cétones, de la glycémie et, s’il y a lieu, la détermination du pH sanguin ainsi que le dosage sanguin du lactate, du pyruvate et de la metformine. En présence de tout type d’acidose, il faut interrompre l’administration de Teva-Sitagliptin malate / Metformin immédiatement et prendre les mesures de soutien appropriées.
Perte de la maîtrise glycémique :
Chez bon nombre de patients, la capacité des antidiabétiques oraux à réduire la glycémie aux valeurs cibles diminue avec le temps. On parle alors d’échec secondaire, un phénomène qui peut être attribuable à l’évolution de la maladie sous-jacente ou à une diminution de la réponse au médicament. Celui-ci se distingue de l’échec primaire, caractérisé par l’inefficacité du médicament lors du traitement initial. En cas d’échec secondaire du traitement par Teva-Sitagliptin malate / Metformin, d’autres options thérapeutiques doivent être envisagées.
Chlorhydrate de metformine
Une perte temporaire de la maîtrise glycémique peut survenir à la suite d’une exposition à un facteur de stress tel que la fièvre, un traumatisme, une infection ou une intervention chirurgicale chez les patients dont le diabète était maîtrisé au moyen d’un traitement antidiabétique, quel qu’il soit. Dans un tel cas, il peut s’avérer nécessaire d’interrompre le traitement par Teva-Sitagliptin malate / Metformin et de le remplacer temporairement par de l’insuline. Le traitement par Teva-Sitagliptin malate / Metformin pourra être repris une fois l’épisode aigu terminé.
Taux de vitamine B12 :
Chlorhydrate de metformine
Des troubles de l’absorption de la vitamine B12 ont été signalés chez certains patients traités par la metformine. Par conséquent, le dosage sérique de cette vitamine est conseillé, au moins tous les 1 à 2 ans, chez les patients qui reçoivent Teva-Sitagliptin malate / Metformin pendant une longue période.
Dans le cadre d’essais cliniques contrôlés d’une durée de 28 semaines, on a observé une diminution sous la normale du taux sérique de vitamine B12, auparavant normal, chez environ 7 % des participants qui recevaient la metformine, sans constater de manifestations cliniques. Une telle diminution, probablement attribuable à une altération de l’absorption de cette vitamine par l’intermédiaire du facteur intrinsèque, est cependant très rarement liée à l’anémie et semble se résorber rapidement après l’arrêt du traitement par la metformine ou la prise de suppléments de vitamine B12. Il est conseillé d’évaluer les paramètres hématologiques tous les ans chez les patients traités par Teva-Sitagliptin malate / Metformin. Les anomalies apparentes doivent également être évaluées et prises en charge de façon adéquate (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire). Certaines personnes (qui présentent un apport en vitamine B12 ou en calcium insuffisant ou qui absorbent mal une de ces substances) semblent prédisposées à une réduction du taux de vitamine B12 sous les valeurs normales.
Un traitement prolongé par la metformine a été associé à une diminution de la concentration sérique de vitamine B12 qui peut causer une neuropathie périphérique. Des cas graves de neuropathie périphérique ont été associés au traitement par la metformine, l’un des composants de Teva-Sitagliptin malate / Metformin, en présence d’une carence en vitamine B12 (voir 8 EFFETS INDÉSIRABLES). Il est recommandé de surveiller la concentration sérique de vitamine B12 (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire).
Fonction hématologique
Chlorhydrate de metformine
Des cas graves d’anémie hémolytique attribuables à la metformine, dont certains ont connu une issue fatale, ont été signalés (voir 8 EFFETS INDÉSIRABLES). Deux mécanismes ont été décrits pour expliquer l’anémie hémolytique immune attribuable à la metformine : la formation d’anticorps contre le complexe érythrocytes-metformine et la formation d’autoanticorps. Il est recommandé de surveiller les paramètres hématologiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire).
Fonction hépatique/biliaire/pancréatique
Fonction hépatique : Teva-Sitagliptin malate / Metformin est contre-indiqué chez les patients atteints d’insuffisance hépatique grave et ne doit pas être utilisé chez les patients présentant des signes cliniques ou confirmés par des épreuves de laboratoire d’un trouble hépatique (voir 2 CONTRE-INDICATIONS).
Sitagliptine
On ne dispose que de données cliniques limitées sur les patients atteints d’insuffisance hépatique modérée et d’aucune donnée clinique sur les patients atteints d’insuffisance hépatique grave. L’utilisation de ce médicament chez les patients atteints d’insuffisance hépatique grave n’est pas recommandée (voir 10 PHARMACOLOGIE CLINIQUE).
Chlorhydrate de metformine
Une altération de la fonction hépatique a été associée, dans certains cas, à l’acidose lactique.
Pancréatite :
Sitagliptine
Des cas de pancréatite aiguë, y compris de pancréatite hémorragique ou nécrosante fatale et non fatale, ont été rapportés chez des patients prenant de la sitagliptine, l’un des composants de l’association de sitagliptine et de metformine en comprimés. Au cours d’une étude à long terme portant sur les paramètres cardiovasculaires (voir 8 EFFETS INDÉSIRABLES et 14 ESSAIS CLINIQUES), deux décès en raison d’une pancréatite aiguë ont été confirmés par le comité d’évaluation chez les patients traités par la sitagliptine, comparativement à aucun décès de cette nature chez les patients recevant le placebo. Après l’instauration d’un traitement par des comprimés de sitagliptine et de metformine, on doit surveiller attentivement les patients afin de détecter tout signe ou symptôme de pancréatite. En cas de pancréatite soupçonnée, le traitement par Teva-Sitagliptin malate / Metformin doit être immédiatement interrompu et une prise en charge adéquate doit être instaurée. Parmi les facteurs de risque de pancréatite, on compte les antécédents de pancréatite, de lithiase biliaire, d’alcoolisme ou d’hypertriglycéridémie.
Chlorhydrate de metformine
Des cas graves de pancréatite ont été rapportés chez des patients recevant de la metformine (voir 8 EFFETS INDÉSIRABLES). Les cas de pancréatite rapportés sont survenus en raison d’un surdosage aigu de metformine (voir 5 SURDOSAGE) ou chez des patients recevant des doses thérapeutiques de metformine qui présentaient une insuffisance rénale ou une acidose lactique concomitante, ce qui indique une accumulation de metformine dans l’organisme.
Système immunitaire
Réactions d’hypersensibilité :
Sitagliptine
De graves réactions d’hypersensibilité ont été signalées après la commercialisation de la sitagliptine, l’un des composants de Teva-Sitagliptin malate / Metformin. Ces réactions étaient, entre autres, l’anaphylaxie, l’œdème angioneurotique et des maladies cutanées exfoliatrices, notamment le syndrome de Stevens-Johnson. Ces réactions sont survenues dans les 3 premiers mois suivant l’instauration du traitement par la sitagliptine, certains cas ayant été rapportés après la première dose. Si l’on soupçonne une réaction d’hypersensibilité, il faut cesser le traitement par Teva-Sitagliptin malate / Metformin, examiner d’autres causes potentielles de cette réaction et instaurer un autre traitement antidiabétique (voir 2 CONTRE-INDICATIONS et 8 EFFETS INDÉSIRABLES).
Patients immunodéprimés :
Sitagliptine
Une diminution moyenne du nombre absolu de lymphocytes reliée à la dose administrée a été constatée avec d’autres inhibiteurs de la dipeptidyl peptidase-4 (DPP-4). Lorsque cela est indiqué sur le plan clinique, par exemple en présence d’une infection inhabituelle ou prolongée, une numération lymphocytaire s’impose. L’effet de la sitagliptine, l’un des composants de Teva-Sitagliptin malate / Metformin, sur le nombre de lymphocytes chez les patients présentant des anomalies lymphocytaires (p. ex. virus de l’immunodéficience humaine) n’est pas connu. Les patients immunodéprimés, comme ceux qui ont subi une greffe d’organe ou reçu un diagnostic de syndrome d’immunodéficience, n’ont pas fait l’objet d’une évaluation dans le cadre du programme clinique sur la sitagliptine. Par conséquent, le profil d’efficacité et d’innocuité de la sitagliptine n’a pas été établi chez ces patients.
Surveillance et analyses de laboratoire
Glycémie et taux d’Hba1c : La réponse au traitement par Teva-Sitagliptin malate / Metformin doit faire l’objet d’évaluations périodiques de la glycémie et des taux d’HbA1c.
Fonction hématologique : Une évaluation initiale et périodique des paramètres hématologiques (p. ex. hémoglobine/hématocrite et indices globulaires) doit être réalisée régulièrement. Bien que l’anémie mégaloblastique soit rarement liée à l’emploi de metformine, la possibilité d’une carence en vitamine B12 doit être exclue si on en soupçonne la présence. Il faut donc effectuer périodiquement le dosage sérique de la vitamine B12 chez les patients qui reçoivent Teva-Sitagliptin malate / Metformin pendant une longue période, surtout chez les patients atteints d’anémie ou de neuropathie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme).
Une surveillance étroite du rapport international normalisé (RIN) est recommandée chez les patients recevant de la phenprocoumone ou d’autres anticoagulants de la classe des antivitamines K conjointement avec la metformine (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Hypothyroïdie : Une surveillance régulière du taux d’hormone thyréotrope (TSH) est recommandée chez les patients qui présentent une hypothyroïdie.
Une surveillance étroite de la glycémie est recommandée chez les patients présentant une hypothyroïdie pour laquelle ils sont traités par la lévothyroxine, surtout lorsqu’une thyroïdothérapie est amorcée, modifiée ou abandonnée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien/métabolisme et 9 INTERACTIONS MÉDICAMENTEUSES).
Fonction rénale : Teva-Sitagliptin malate / Metformin est contre-indiqué chez les patients présentant un DFGe < 30 mL/min/1,73 m2 (voir 2 CONTRE-INDICATIONS). Avant d’amorcer un traitement par Teva-Sitagliptin malate / Metformin, puis périodiquement par la suite, une évaluation de la fonction rénale s’impose. Une surveillance plus fréquente est recommandée dans le cas des patients dont le DFGe est inférieur à 60 mL/min/1,73 m2 (voir 4 POSOLOGIE ET ADMINISTRATION).
Une surveillance de la fonction rénale est recommandée avant et après l’instauration de tout traitement concomitant avec un autre médicament qui pourrait avoir une fréquence sur cette fonction (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Système nerveux
Chlorhydrate de metformine
Des cas graves d’encéphalopathie attribuables à la metformine ont été rapportés (voir 8 EFFETS INDÉSIRABLES). L’encéphalopathie n’était associée, dans certains cas, ni à l’acidose lactique, ni à l’hypoglycémie, ni à l’insuffisance rénale.
Considérations périopératoires
Chlorhydrate de metformine
Le traitement par Teva-Sitagliptin malate / Metformin doit être interrompu temporairement avant toute intervention chirurgicale (sauf dans le cas des interventions mineures où il n’est pas nécessaire de limiter sa consommation d’aliments et de liquides). On doit interrompre le traitement par Teva-Sitagliptin malate / Metformin 2 jours avant l’intervention chirurgicale. Une fois que les patients ont recommencé à se nourrir et que le fonctionnement rénal a été vérifié, jugé stable et donc acceptable, le traitement peut être réinstauré (voir 4 POSOLOGIE ET ADMINISTRATION).
Fonction rénale
Teva-Sitagliptin malate / Metformin est contre-indiqué chez les patients atteints d’insuffisance rénale grave ( (DFGe < 30 mL/min/1,73 m2) (voir 2 CONTRE- INDICATIONS).
Avant d’amorcer un traitement par Teva-Sitagliptin malate / Metformin, puis périodiquement par la suite, une évaluation de la fonction rénale s’impose. Une surveillance plus énergique de biomarqueurs glycémiques et rénaux ainsi que de l’apparition de signes et de symptômes d’une atteinte de la fonction rénale est recommandée dans le cas des patients dont le DFGe est inférieur à 60 mL/min/1,73 m2, surtout si ce dernier est en deçà de 45 mL/min/1,73 m2 (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et analyses de laboratoire et 4 POSOLOGIE ET ADMINISTRATION).
Chez les patients qui présentent un risque d’insuffisance rénale, la fonction rénale doit être évaluée plus souvent. En présence de signes d’insuffisance rénale, le traitement par Teva-Sitagliptin malate / Metformin doit être interrompu.
On doit se montrer particulièrement prudent en présence d’un risque d’insuffisance rénale, par exemple, chez les personnes âgées, en cas de déshydratation après l’instauration d’un traitement par un antihypertenseur, un diurétique ou un anti-inflammatoire non stéroïdien (AINS). Une surveillance plus fréquente de ces patients doit donc être envisagée.
Sitagliptine
La sitagliptine est excrétée par les reins. Des effets indésirables rénaux, y compris une insuffisance rénale aiguë, ont été observés pendant les essais cliniques et la période qui a suivi la commercialisation de la sitagliptine, l’un des composants de Teva-Sitagliptin malate / Metformin, chez des patients avec ou sans facteurs de risque connus (voir 8 EFFETS INDÉSIRABLES).
Chlorhydrate de metformine
La metformine étant en grande partie excrétée par les reins, le risque d’accumulation de metformine et d’acidose lactique augmente avec la gravité de l’atteinte de la fonction rénale.
Utilisation concomitante de médicaments pouvant modifier la fonction rénale ou l’élimination de la metformine :
L’utilisation concomitante de médicaments tels que les agents cationiques, éliminés par sécrétion tubulaire rénale, peut altérer la fonction rénale, entraîner une modification significative des paramètres hémodynamiques, ou encore nuire à l’élimination de la metformine (voir 9 INTERACTIONS MÉDICAMENTEUSES). Par conséquent, il faut utiliser ces agents avec prudence. La prise concomitante de Teva-Sitagliptin malate / Metformin avec ces médicaments en particulier peut augmenter le risque d’acidose lactique associée à la metformine et, par conséquent, une surveillance plus fréquente des patients à qui de tels médicaments sont prescrits doit être envisagée.
Examens radiologiques réalisés à l’aide de produits de contraste iodés (p. ex. urographie intraveineuse, cholangiographie intraveineuse, angiographie et tomodensitométrie réalisées au moyen de produits de contraste administrés par voie intravasculaire) : L’injection intravasculaire de produits de contraste iodés peut entraîner une détérioration soudaine de la fonction rénale et a été liée à l’apparition d’une acidose lactique chez des patients traités avec la metformine (voir 2 CONTRE-INDICATIONS). Par conséquent, chez les patients dont le DFGe est d’au moins 30 mL/min/1,73 m2 et inférieur à 60 mL/min/1,73 m2, chez ceux ayant des antécédents d’insuffisance hépatique, d’alcoolisme ou d’insuffisance cardiaque, ou encore chez les patients à qui des produits de contraste iodés seront administrés par voie intra-artérielle, il faut suspendre l’administration de Teva-Sitagliptin malate / Metformin au moment ou avant de réaliser une telle intervention et pendant les 48 heures qui suivent, puis ne reprendre le traitement qu’après une nouvelle évaluation de la fonction rénale et la confirmation que le fonctionnement de l’appareil rénal est jugé stable et acceptable (voir 4 POSOLOGIE ET ADMINISTRATION).
Santé reproductive : risque pour les femmes et les hommes
Voir les sections 2 CONTRE-INDICATIONS et 7.1 Populations particulières, 7.1.1 Femmes enceintes.
Peau
Sitagliptine
Des lésions cutanées ulcéreuses et nécrotiques associées à l’administration d’autres agents appartenant à cette classe thérapeutique, les inhibiteurs de la DPP-4, ont été observées chez les singes lors d’études toxicologiques non cliniques. L’expérience relative aux complications cutanées que peuvent présenter les patients diabétiques qui prennent de la sitagliptine, l’un des composants de Teva-Sitagliptin malate / Metformin, est limitée. Dans le cadre des soins courants prodigués aux diabétiques, il est recommandé d’assurer une surveillance des troubles de la peau.
Pemphigoïde bulleuse : Des cas de pemphigoïde bulleuse exigeant une hospitalisation ont été signalés avec l’utilisation des inhibiteurs de la DPP-4, y compris la sitagliptine, un composant de Teva-Sitagliptin malate / Metformin, après sa commercialisation. Les patients dont le cas a fait l’objet d’un signalement se sont généralement rétablis après l’arrêt de l’inhibiteur de la DPP-4 et l’instauration d’un traitement immunosuppresseur à action locale ou générale. Il faut recommander aux patients de signaler l’apparition de vésicules ou de lésions érosives au cours d’un traitement au moyen de Teva-Sitagliptin malate / Metformin. Si l’on soupçonne une pemphigoïde bulleuse, il faut cesser le traitement par Teva-Sitagliptin malate / Metformin et envisager d’adresser le patient à un dermatologue afin de confirmer le diagnostic et d’instaurer un traitement adéquat.
7.1 Populations particulières
7.1.1 Femmes enceintes
Teva-Sitagliptin malate / Metformin est contre-indiqué pendant la grossesse (voir 2 CONTRE-INDICATIONS). Aucune étude adéquate et bien contrôlée n’ayant évalué l’emploi de l’association de sitagliptine et de metformine en comprimés ni de ses ingrédients médicinaux individuellement chez la femme enceinte, l’innocuité des comprimés de sitagliptine et de chlorhydrate de metformine pendant la grossesse n’a pas été établie. En cas de grossesse, on doit donc cesser le traitement par Teva-Sitagliptin malate / Metformin.
Le degré d’exposition pendant la grossesse dans le cadre d’études cliniques est très limité.
Sitagliptine
Les données sur l’utilisation de la sitagliptine dans le cadre d’études cliniques chez les femmes enceintes sont très limitées; aucune étude adéquate et bien contrôlée n’a été menée auprès de cette population. Par conséquent, l’innocuité de la sitagliptine chez la femme enceinte est inconnue.
Chlorhydrate de metformine
La metformine ne s’est pas révélée tératogène chez le rat et le lapin à des doses allant jusqu’à 600 mg/kg/jour (environ deux à six fois la dose maximale quotidienne recommandée chez l’humain, si l’on compare les surfaces corporelles). La mesure des concentrations fœtales a montré la présence d’une barrière placentaire partielle à la metformine. Étant donné que les résultats des études de reproduction effectuées chez les animaux ne permettent pas toujours de prévoir les résultats chez l’humain, Teva-Sitagliptin malate / Metformin est contre-indiqué pendant la grossesse (voir 2 CONTRE-INDICATIONS).
7.1.2 Femmes qui allaitent
Teva-Sitagliptin malate / Metformin est contre-indiqué chez les femmes qui allaitent (voir 2 CONTRE-INDICATIONS). Aucune étude sur les composants réunis dans les comprimés de sitagliptine et de chlorhydrate de metformine n’a été réalisée chez des animaux qui allaitent. Par contre, La sitagliptine et la metformine étaient présentes dans le lait des rates. Le chlorhydrate de metformine est également excrété dans le lait maternel humain en très petites quantités, mais on ignore si la sitagliptine est sécrétée dans le lait maternel humain, mais on ignore si la sitagliptine et la metformine sont excrétées dans le lait maternel humain. Par conséquent, Teva-Sitagliptin malate / Metformin ne doit pas être utilisé par les femmes qui allaitent.
7.1.3 Enfants
Enfants (< 18 ans) : D’après les données présentées à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité des comprimés de sitagliptine et de chlorhydrate de metformine n’ont pas été établies chez les enfants. Par conséquent, on ne doit pas utiliser Teva-Sitagliptin malate / Metformin chez ces patients.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans)
Comme la sitagliptine et la metformine sont excrétées en grande partie par les reins et que le vieillissement peut être associé à une diminution de la fonction rénale, Teva-Sitagliptin malate / Metformin doit être utilisé avec prudence chez les personnes âgées. La posologie doit donc être ajustée avec précaution d’après une évaluation attentive et régulière de la fonction rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale et 4 POSOLOGIE ET ADMINISTRATION).
Sitagliptine
Dans les études cliniques, aucune différence globale quant à l’innocuité et à l’efficacité n’a été observée entre les personnes de 65 ans et plus et les sujets plus jeunes. Bien que, selon ces études et d’autres données cliniques rapportées, aucune différence n’ait été décelée entre la réponse des personnes âgées et celle des sujets plus jeunes, on ne peut exclure la possibilité d’une plus grande sensibilité chez certaines personnes âgées. La fonction rénale doit être évaluée chez les personnes âgées avant de commencer le traitement et de façon périodique par la suite (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
Chlorhydrate de metformine
Les études cliniques contrôlées portant sur la metformine ne comprenaient pas assez de participants âgés pour que l’on puisse vérifier si la réponse thérapeutique chez ce type de patients diffère de celle qui est observée chez les patients plus jeunes, bien que les résultats cliniques rapportés n’aient mis en évidence aucune différence à cet égard. Le risque d’acidose lactique associé à la prise de metformine augmente avec l’âge des patients, car les sujets âgés sont plus susceptibles de présenter une insuffisance hépatique, rénale ou cardiaque que ceux plus jeunes. L’évaluation de la fonction rénale doit donc être réalisée sur une base plus fréquente chez les patients âgés.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Sitagliptine
La sitagliptine administrée en monothérapie, en association avec la metformine, en association avec la metformine et une sulfonylurée ou en association avec la metformine, l’insuline et la pioglitazone, a été généralement bien tolérée dans les études cliniques contrôlées.
Les taux d’effets indésirables graves et d’abandon du traitement en raison d’effets indésirables cliniques étaient également similaires entre la sitagliptine et le placebo. L’effet indésirable le plus souvent rapporté dans les essais sur la sitagliptine administrée seule (études contrôlées par placebo) ou utilisée comme traitement d’appoint à la metformine (rapporté indépendamment du lien de causalité et plus fréquemment avec la sitagliptine qu’avec les autres traitements) était la rhinopharyngite. L’effet indésirable le plus souvent rapporté avec la sitagliptine comme traitement d’appoint à la metformine, en association avec une sulfonylurée ou l’insuline, était l’hypoglycémie.
Chlorhydrate de metformine
Les effets indésirables les plus fréquemment associés à la metformine (sitagliptine/metformine) sont la diarrhée, les nausées et les maux d’estomac. Des effets indésirables semblables ont été observés chez des patients traités par des produits à base de metformine à libération modifiée. L’acidose lactique est un effet indésirable rare, mais grave, qui entraîne la mort dans environ 50 % des cas.
Acidose lactique : Très rare (< 1/10 000 et cas isolés) (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 5 SURDOSAGE).
Troubles gastro-intestinaux : Très fréquents (> 1/10). Les symptômes gastro-intestinaux (diarrhée, nausées, vomissements, ballonnements, flatulences et anorexie) sont les effets indésirables les plus souvent reliés à la metformine et sont environ 30 % plus fréquents chez les patients qui reçoivent ce médicament en monothérapie que chez ceux recevant un placebo, surtout au début du traitement. Ils sont généralement transitoires et disparaissent spontanément avec la poursuite du traitement. Dans certains cas, une réduction temporaire de la dose peut s’avérer utile.
Comme les symptômes gastro-intestinaux survenant au début du traitement semblent liés à la dose, la prise de metformine (chlorhydrate de metformine) avec des aliments et une augmentation progressive de la dose pourraient réduire leur fréquence (voir 4 POSOLOGIE ET ADMINISTRATION).
Comme la diarrhée et les vomissements importants peuvent être une cause de déshydratation et d’azotémie prérénale, le traitement par la metformine doit être interrompu temporairement en présence de tels symptômes.
Chez les patients dont le diabète est bien maîtrisé par la metformine, l’apparition de symptômes gastro-intestinaux non spécifiques ne doit pas être reliée au traitement antidiabétique, à moins que la possibilité d’une affection intercurrente ou d’une acidose lactique n’ait été exclue.
Sens classiques : Fréquents (≥ 1/100). Au début du traitement, on observe souvent une altération du goût, comme la perception d’un goût métallique.
Troubles dermatologiques : Très rares (< 1/10 000 et cas isolés). Dans le cadre des essais cliniques contrôlés, la fréquence des éruptions cutanées ou des dermatites observée avec la metformine en monothérapie et en association avec une sulfonylurée était comparable à celle observée avec le placebo et avec une sulfonylurée, respectivement. Les réactions cutanées telles qu’un érythème, un prurit ou l’urticaire sont très rares.
Troubles hématologiques : Dans de rares cas (≥ 1/10 000 et < 1/1000), il est possible d’observer une diminution de l’absorption et de la concentration sérique de la vitamine B12. Ces facteurs doivent être pris en considération en présence d’une anémie mégaloblastique.
Troubles hépatiques : Très rares (< 1/10 000 et cas isolés). On a rapporté des cas isolés de résultats anormaux aux tests de la fonction hépatique et d’hépatite ayant cédé à l’arrêt du traitement par la metformine.
8.2 Effets indésirables observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables d’un médicament peuvent être utiles pour déterminer les événements indésirables associés aux médicaments et pour l’approximation des taux en contexte réel.
Traitement d’association : la sitagliptine comme traitement d’appoint à la metformine : Les taux d’effets indésirables rapportés chez ≥ 1 % des patients, indépendamment du lien de causalité, dans une étude clinique de 24 semaines, contrôlée par placebo, auprès de patients recevant de la sitagliptine (100 mg par jour) en association avec la metformine comme traitement d’appoint, sont présentés au tableau 2.
Tableau 2 : Effets indésirables signalés chez ≥ 1 % des sujets de l’un ou l’autre des groupes (sans égard au lien de causalité) dans un essai clinique de 24 semaines, à double insu, contrôlé par placebo sur la sitagliptine en association avec la metformine comme traitement d’appoint
| Nombre de patients (%) | ||
Système, appareil ou organe Effet indésirable | Sitagliptine à 100 mg + metformine n = 464 | Placebo + metformine n = 237 |
| Troubles auditifs et labyrinthiques | ||
| Vertiges | 5 (1,1) | 4 (1,7) |
| Troubles oculaires | ||
| Vision brouillée | 1 (0,2) | 3 (1,3) |
| Troubles gastro-intestinaux | ||
| Douleur abdominale | 2 (0,4) | 6 (2,5) |
| Douleur dans le haut de l’abdomen | 6 (1,3) | 2 (0,8) |
| Constipation | 5 (1,1) | 1 (0,4) |
| Diarrhée | 11 (2,4) | 6 (2,5) |
| Nausées | 6 (1,3) | 2 (0,8) |
| Vomissements | 5 (1,1) | 2 (0,8) |
| Troubles généraux et au point d’administration | ||
| Fatigue | 2 (0,4) | 4 (1,7) |
| Œdème périphérique | 4 (0,9) | 3 (1,3) |
| Infections et infestations | ||
| Bronchite | 12 (2,6) | 6 (2,5) |
| Bronchite aiguë | 2 (0,4) | 3 (1,3) |
| Gastro-entérite | 4 (0,9) | 5 (2,1) |
| Grippe | 19 (4,1) | 12 (5,1) |
| Rhinopharyngite | 19 (4,1) | 7 (3,0) |
| Pharyngite | 6 (1,3) | 1 (0,4) |
| Pneumonie | 5 (1,1) | 0 (0,0) |
| Sinusite | 7 (1,5) | 2 (0,8) |
| Infection dentaire | 5 (1,1) | 2 (0,8) |
| Infection des voies respiratoires supérieures | 34 (7,3) | 22 (9,3) |
| Nombre de patients (%) | ||
Système, appareil ou organe Effet indésirable | Sitagliptine à 100 mg + metformine n = 464 | Placebo + metformine n = 237 |
| Infection urinaire | 9 (1,9) | 2 (0,8) |
| Lésions, intoxications et complications d’une intervention | ||
| Contusion | 5 (1,1) | 1 (0,4) |
| Anomalies dans les résultats d’examens | ||
| Augmentation de la glycémie | 3 (0,6) | 6 (2,5) |
| Troubles du métabolisme et de la nutrition | ||
| Hyperglycémie | 2 (0,4) | 7 (3,0) |
| Hypoglycémie | 6 (1,3) | 5 (2,1) |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 14 (3,0) | 1 (0,4) |
| Dorsalgie | 15 (3,2) | 6 (2,5) |
| Spasmes musculaires | 1 (0,2) | 3 (1,3) |
| Myalgie | 1 (0,2) | 3 (1,3) |
| Douleur aux extrémités | 5 (1,1) | 4 (1,7) |
| Douleur à l’épaule | 3 (0,6) | 3 (1,3) |
| Troubles du système nerveux | ||
| Étourdissements | 7 (1,5) | 2 (0,8) |
| Céphalées | 12 (2,6) | 7 (3,0) |
| Sciatique | 1 (0,2) | 3 (1,3) |
| Sinusite | 0 (0,0) | 3 (1,3) |
| Troubles psychiatriques | ||
| Insomnie | 5 (1,1) | 3 (1,3) |
| Troubles rénaux et urinaires | ||
| Néphrolithiase | 3 (0,6) | 3 (1,3) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 14 (3,0) | 4 (1,7) |
| Troubles vasculaires | ||
| Hypertension | 7 (1,5) | 6 (2,5) |
Les nausées constituaient le seul effet indésirable relié au médicament rapporté par l’investigateur qui est survenu à une fréquence ≥ 1 % chez les patients traités avec la sitagliptine (1,1 %) et supérieure à celle observée chez les sujets du groupe placebo (0,4 %).
Les effets indésirables signalés (sans égard au lien de causalité) chez ≥ 1 % des sujets d’études regroupées ayant duré jusqu’à 1 an et comparant l’association de sitagliptine et de metformine à celle d’une sulfonylurée (glipizide) et de metformine sont présentés au tableau 3.
Tableau 3 : Effets indésirables signalés chez ≥ 1 % des sujets de l’un ou l’autre des groupes (sans égard au lien de causalité) dans des essais cliniques à double insu ayant duré jusqu’à 1 an comparant la sitagliptine en association avec la metformine comme traitement d’appoint à une sulfonylurée (glipizide) en association avec la metformine
| Nombre de patients (%) | ||
Système, appareil ou organe Effet indésirable | Sitagliptine à 100 mg + metformine n = 979 | Glipizide + metformine n = 748 |
| Troubles gastro-intestinaux | ||
| Douleur abdominale | 10 (1,0) | 6 (0,8) |
| Douleur dans le haut de l’abdomen | 13 (1,3) | 7 (0,9) |
| Constipation | 17 (1,7) | 13 (1,7) |
| Diarrhée | 42 (4,3) | 36 (4,8) |
| Dyspepsie | 14 (1,4) | 12 (1,6) |
| Nausées | 19 (1,9) | 16 (2,1) |
| Douleur dentaire | 2 (0,2) | 13 (1,7) |
| Vomissements | 11 (1,1) | 9 (1,2) |
| Troubles généraux et au point d’administration | ||
| Fatigue | 20 (2,0) | 8 (1,1) |
| Douleur thoracique d’origine non cardiaque | 10 (1,0) | 6 (0,8) |
| Œdème périphérique | 16 (1,6) | 14 (1,9) |
| Infections et infestations | ||
| Bronchite | 27 (2,8) | 22 (2,9) |
| Cellulite | 7 (0,7) | 10 (1,3) |
| Gastro-entérite | 19 (1,9) | 13 (1,7) |
| Gastro-entérite virale | 8 (0,8) | 9 (1,2) |
| Zona (herpes zoster) | 4 (0,4) | 8 (1,1) |
| Grippe | 35 (3,6) | 32 (4,3) |
| Rhinopharyngite | 75 (7,7) | 49 (6,6) |
| Sinusite | 20 (2,0) | 12 (1,6) |
| Infection des voies respiratoires supérieures | 78 (8,0) | 70 (9,4) |
| Infection urinaire | 41 (4,2) | 21 (2,8) |
| Anomalies dans les résultats d’examens | ||
| Diminution de la glycémie | 5 (0,5) | 16 (2,1) |
| Augmentation de la glycémie | 13 (1,3) | 5 (0,7) |
| Gain de poids | 1 (0,1) | 8 (1,1) |
| Troubles du métabolisme et de la nutrition | ||
| Hyperglycémie | 10 (0,1) | 6 (0,8) |
| Hypoglycémie | 32 (3,3) | 217 (29,0) |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 34 (3,5) | 29 (3,9) |
| Dorsalgie | 39 (4,0) | 32 (4,3) |
| Spasmes musculaires | 9 (0,9) | 8 (1,1) |
| Douleur au cou | 4 (0,4) | 8 (1,1) |
| Arthrose | 18 (1,8) | 5 (0,7) |
| Douleur aux extrémités | 23 (2,3) | 9 (1,2) |
| Douleur à l’épaule | 7 (0,7) | 14 (1,9) |
| Troubles du système nerveux | ||
| Étourdissements | 26 (2,7) | 14 (1,9) |
| Nombre de patients (%) | ||
Système, appareil ou organe Effet indésirable | Sitagliptine à 100 mg + metformine n = 979 | Glipizide + metformine n = 748 |
| Céphalées | 34 (3,5) | 31 (4,1) |
| Hypoesthésie | 3 (0,3) | 11 (1,5) |
| Troubles psychiatriques | ||
| Anxiété | 13 (1,3) | 7 (0,9) |
| Dépression | 10 (1,0) | 7 (0,9) |
| Insomnie | 12 (1,2) | 11 (1,5) |
| Troubles de l’appareil reproducteur et des seins | ||
| Dysfonction érectile | 6 (0,6) | 8 (1,1) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 19 (1,9) | 23 (3,1) |
| Douleur pharyngolaryngée | 10 (1,0) | 9 (1,2) |
| Congestion des sinus | 5 (0,5) | 8 (1,1) |
| Eczéma | 4 (0,4) | 12 (1,6) |
| Troubles vasculaires | ||
| Hypertension | 33 (3,4) | 29 (3,9) |
Traitement d’association : la sitagliptine comme traitement d’appoint à la metformine et une sulfonylurée
Les taux d‘effets indésirables rapportés chez ≥ 1 % des patients, sans égard au lien de causalité, dans une étude clinique d’une durée de 24 semaines, contrôlée par placebo, menée auprès de patients recevant de la sitagliptine (100 mg par jour) en association avec de la metformine et du glimépiride (sitagliptine, n = 116; placebo, n = 113) sont présentés au tableau 4. La fréquence globale des effets indésirables observée avec la sitagliptine était supérieure à celle observée avec le placebo, ce qui est en partie attribuable au taux plus élevé d’hypoglycémie (voir le tableau 4).
Tableau 4 : Effets indésirables signalés chez ≥ 1 % des patients de l’un ou l’autre des groupes (sans égard au lien de causalité) dans un essai clinique de 24 semaines à double insu, contrôlé par placebo, portant sur la sitagliptine administrée comme traitement d’appoint en association avec la metformine et une sulfonylurée (glimépiride)
| Nombre de patients (%) | ||
Système, appareil ou organe Effet indésirable | Sitagliptine à 100 mg + metformine + glimépiride n = 116 | Placebo + metformine + glimépiride n = 113 |
| Troubles auditifs et labyrinthiques | ||
| Vertiges | 2 (1,7) | 0 (0,0) |
| Troubles oculaires | ||
| Rétinopathie diabétique | 0 (0,0) | 2 (1,8) |
| Vision brouillée | 0 (0,0) | 2 (1,8) |
| Troubles gastro-intestinaux | ||
| Douleur dans le haut de l’abdomen | 2 (1,7) | 2 (1,8) |
| Constipation | 4 (3,4) | 0 (0,0) |
| Diarrhée | 1 (0,9) | 4 (3,5) |
| Dyspepsie | 3 (2,6) | 2 (1,8) |
Dans une étude portant sur le traitement d’association avec la metformine et une sulfonylurée, l’hypoglycémie (sitagliptine : 13,8 %; placebo : 0,9 %) et la constipation (sitagliptine : 1,7 %;
| Gastrite | 0 (0,0) | 4 (3,5) |
| Douleur dentaire | 2 (1,7) | 2 (1,8) |
| Vomissements | 2 (1,7) | 1 (0,9) |
| Troubles généraux et au point d’administration | ||
| Fatigue | 0 (0,0) | 3 (2,7) |
| Douleur thoracique d’origine non cardiaque | 2 (1,7) | 1 (0,9) |
| Pyrexie | 0 (0,0) | 2 (1,8) |
| Troubles hépatobiliaires | ||
| Cholélithiase | 0 (0,0) | 2 (1,8) |
| Infections et infestations | ||
| Bronchite | 2 (1,7) | 2 (1,8) |
| Gastro-entérite | 3 (2,6) | 0 (0,0) |
| Gastro-entérite virale | 2 (1,7) | 2 (1,8) |
| Grippe | 3 (2,6) | 2 (1,8) |
| Rhinopharyngite | 7 (6,0) | 9 (8,0) |
| Pharyngite | 1 (0,9) | 3 (2,7) |
| Pneumonie | 3 (2,6) | 0 (0,0) |
| Rhinite | 2 (1,7) | 0 (0,0) |
| Sinusite | 1 (0,9) | 2 (1,8) |
| Abcès dentaire | 2 (1,7) | 1 (0,9) |
| Infection des voies respiratoires supérieures | 8 (6,9) | 9 (8,0) |
| Infection urinaire | 2 (1,7) | 1 (0,9) |
| Lésions, intoxications et complications d’une intervention | ||
| Chute | 0 (0,0) | 3 (2,7) |
| Polytraumatisme | 1 (0,9) | 2 (1,8) |
| Anomalies dans les résultats d’examens | ||
| Diminution de la glycémie | 0 (0,0) | 2 (1,8) |
| Troubles du métabolisme et de la nutrition | ||
| Hypoglycémie | 19 (16,4) | 1 (0,9) |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 5 (4,3) | 1 (0,9) |
| Dorsalgie | 1 (0,9) | 2 (1,8) |
| Spasmes musculaires | 2 (1,7) | 1 (0,9) |
| Arthrose | 2 (1,7) | 0 (0,0) |
| Douleur aux extrémités | 4 (3,4) | 1 (0,9) |
| Douleur à l’épaule | 0 (0,0) | 2 (1,8) |
| Troubles du système nerveux | ||
| Étourdissements | 3 (2,6) | 1 (0,9) |
| Céphalées | 8 (6,9) | 3 (2,7) |
| Hypoesthésie | 2 (1,7) | 0 (0,0) |
| Somnolence | 0 (0,0) | 2 (1,8) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Asthme | 2 (1,7) | 1 (0,9) |
| Troubles de la peau et du tissu sous-cutané | ||
| Prurit | 2 (1,7) | 1 (0,9) |
| Éruption cutanée | 2 (1,7) | 1 (0,9) |
| Troubles vasculaires | ||
| Hypertension | 2 (1,7) | 0 (0,0) |
placebo : 0,0 %) constituaient les seuls effets indésirables reliés au médicament rapportés par l’investigateur qui sont survenus à une fréquence ≥ 1 % chez les patients traités avec la sitagliptine, administrée en association avec la metformine et une sulfonylurée, et supérieure à celle observée chez les sujets recevant le placebo en association avec la metformine et une sulfonylurée.
Traitement d’association : traitement d’appoint à la metformine et l’insuline Lors d’une étude contrôlée par placebo d’une durée de 24 semaines, la sitagliptine (100 mg une fois par jour) a été ajoutée à un traitement en cours associant la metformine et l’insuline (sitagliptine, n = 229; placebo, n = 233). Le seul effet indésirable qui a été signalé, sans égard au lien de causalité chez ≥ 5 % des patients ayant reçu la sitagliptine et plus souvent qu’avec le placebo, était l’hypoglycémie (sitagliptine, 15,3 %; placebo, 8,2 %).
Tableau 5 : Effets indésirables signalés chez ≥ 1 % des patients de l’un ou l’autre des groupes (sans égard au lien de causalité) dans un essai clinique de 24 semaines, à double insu, contrôlé par placebo, portant sur la sitagliptine comme traitement d’appoint en association avec la metformine et l’insuline
| Nombre de patients (%) | ||
Système, appareil ou organe Effet indésirable | Sitagliptine à 100 mg + metformine + insuline n = 229 | Placebo + metformine + insuline n = 233 |
| Troubles gastro-intestinaux | ||
| Constipation | 4 (1,7) | 0 (0,0) |
| Diarrhée | 4 (1,7) | 4 (1,7) |
| Nausées | 2 (0,9) | 4 (1,7) |
| Vomissements | 4 (1,7) | 2 (0,9) |
| Troubles généraux et au point d’administration | ||
| Asthénie | 3 (1,3) | 1 (0,4) |
| Fatigue | 0 (0,0) | 3 (1,3) |
| Infections et infestations | ||
| Bronchite | 5 (2,2) | 4 (1,7) |
| Gastro-entérite | 1 (0,4) | 3 (1,3) |
| Grippe | 9 (3,9) | 9 (3,9) |
| Rhinopharyngite | 7 (3,1) | 7 (3,0) |
| Infection des voies respiratoires | 3 (1,3) | 2 (0,9) |
| Sinusite | 2 (0,9) | 4 (1,7) |
| Infection des voies respiratoires supérieures | 8 (3,5) | 10 (4,3) |
| Infection urinaire | 5 (2,2) | 5 (2,1) |
| Infection virale | 0 (0,0) | 3 (1,3) |
| Anomalies dans les résultats d’examens | ||
| Diminution de la clairance rénale de la créatinine | 3 (1,3) | 0 (0,0) |
| Troubles du métabolisme et de la nutrition | ||
| Hypoglycémie | 35 (15,3) | 19 (8,2) |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 1 (0,4) | 5 (2,1) |
| Spasmes musculaires | 0 (0,0) | 4 (1,7) |
| Douleur musculosquelettique | 2 (0,9) | 3 (1,3) |
| Douleur aux extrémités | 4 (1,7) | 2 (0,9) |
| Nombre de patients (%) | ||
Système, appareil ou organe Effet indésirable | Sitagliptine à 100 mg + metformine + insuline n = 229 | Placebo + metformine + insuline n = 233 |
| Troubles du système nerveux | ||
| Étourdissements | 2 (0,9) | 3 (1,3) |
| Céphalées | 3 (1,3) | 2 (0,9) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 2 (0,9) | 3 (1,3) |
Traitement d’association : la sitagliptine comme traitement d’appoint à la metformine et à la pioglitazone
Le tableau 6 présente les taux d’effets indésirables rapportés chez ≥ 1 % des patients, indépendamment du lien de causalité, dans une étude clinique de 26 semaines, contrôlée par placebo, menée auprès de patients recevant de la sitagliptine (100 mg par jour) en association avec la metformine et la pioglitazone comme traitement d’appoint.
Tableau 6 : Effets indésirables signalés chez ≥ 1 % des sujets de l’un ou l’autre des groupes (sans égard au lien de causalité) dans un essai clinique de 26 semaines, à double insu, contrôlé par placebo, portant sur la sitagliptine comme traitement d’appoint en association avec la metformine et la pioglitazone
| Nombre de patients (%) | ||
Système, appareil ou organe Effet indésirable | Sitagliptine à 100 mg + metformine + pioglitazone n = 157 | Placebo + metformine + pioglitazone n = 156 |
| Troubles auditifs et labyrinthiques | ||
| Bouchon de cérumen | 2 (1,3) | 1 (0,6) |
| Troubles oculaires | ||
| Conjonctivite | 3 (1,9) | 1 (0,6) |
| Hyperémie oculaire | 0 (0,0) | 2 (1,3) |
| Troubles gastro-intestinaux | ||
| Douleur dans le haut de l’abdomen | 1 (0,6) | 2 (1,3) |
| Constipation | 2 (1,3) | 1 (0,6) |
| Carie dentaire | 2 (1,3) | 1 (0,6) |
| Diarrhée | 3 (1,9) | 4 (2,6) |
| Dyspepsie | 1 (0,6) | 2 (1,3) |
| Gastrite | 0 (0,0) | 2 (1,3) |
| Douleur dentaire | 2 (1,3) | 0 (0,0) |
| Vomissements | 2 (1,3) | 0 (0,0) |
| Troubles généraux et au point d’administration | ||
| Fatigue | 0 (0,0) | 2 (1,3) |
| Œdème périphérique | 3 (1,9) | 7 (4,5) |
| Infections et infestations | ||
| Bronchite | 3 (1,9) | 1 (0,6) |
| Cellulite | 2 (1,3) | 0 (0,0) |
| Gastro-entérite | 2 (1,3) | 0 (0,0) |
| Gastro-entérite virale | 2 (1,3) | 0 (0,0) |
| Zona | 2 (1,3) | 0 (0,0) |
| Nombre de patients (%) | ||
Système, appareil ou organe Effet indésirable | Sitagliptine à 100 mg + metformine + pioglitazone n = 157 | Placebo + metformine + pioglitazone n = 156 |
| Grippe | 2 (1,3) | 3 (1,9) |
| Rhinopharyngite | 5 (3,2) | 5 (3,2) |
| Abcès dentaire | 0 (0,0) | 2 (1,3) |
| Infection des voies respiratoires supérieures | 13 (8,3) | 14 (9,0) |
| Infection urinaire | 5 (3,2) | 6 (3,8) |
| Lésions, empoisonnement et complications d’une intervention | ||
| Claquage musculaire | 2 (1,3) | 0 (0,0) |
| Anomalies dans les résultats d’examens | ||
| Élévation de la créatine-phosphokinase sanguine | 1 (0,6) | 3 (1,9) |
| Diminution du débit de filtration glomérulaire | 2 (1,3) | 0 (0,0) |
| Augmentation du nombre de lymphocytes | 2 (1,3) | 1 (0,6) |
| Diminution du nombre de neutrophiles | 2 (1,3) | 1 (0,6) |
| Troubles du métabolisme et de la nutrition | ||
| Hyperglycémie | 2 (1,3) | 2 (1,3) |
| Hypoglycémie | 10 (6,4) | 7 (4,5) |
| Troubles musculosquelettiques et du tissu conjonctif | ||
| Arthralgie | 2 (1,3) | 3 (1,9) |
| Dorsalgie | 7 (4,5) | 4 (2,6) |
| Spasmes musculaires | 2 (1,3) | 0 (0,0) |
| Douleur musculosquelettique | 3 (1,9) | 4 (2,6) |
| Douleur aux extrémités | 5 (3,2) | 2 (1,3) |
| Troubles du système nerveux | ||
| Céphalées | 1 (0,6) | 2 (1,3) |
| Troubles psychiatriques | ||
| Dépression | 4 (2,5) | 1 (0,6) |
| Stress | 2 (1,3) | 0 (0,0) |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 2 (1,3) | 2 (1,3) |
| Douleur oropharyngée | 2 (1,3) | 0 (0,0) |
| Rhinite allergique | 2 (1,3) | 0 (0,0) |
Dans une étude portant sur le traitement d’association avec la metformine et la pioglitazone, l’hypoglycémie (sitagliptine : 3,2 %; placebo : 1,9 %) constituait le seul effet indésirable relié au médicament rapporté par l’investigateur qui est survenu à une fréquence ≥ 1 % chez les patients traités avec la sitagliptine et supérieure à celle observée chez les sujets recevant le placebo.
8.2.1 Effets indésirables observés au cours des essais cliniques – Enfants
Dans les études cliniques portant sur les comprimés de sitagliptine et de metformine menées chez les enfants âgés de 10 à 17 ans atteints de diabète de type 2, le profil des effets indésirables était généralement comparable à celui observé chez les adultes. Chez les enfants, les comprimés de sitagliptine et de metformine ont été associés à un risque accru d’hypoglycémie, peu importe l’insulinothérapie administrée en concomitance. 8.3 Effets indésirables peu fréquents observés au cours des essais cliniques
Effets indésirables peu fréquents observés au cours des essais cliniques (≥ 0,1 % et < 1 %) (liés au médicament et plus fréquents qu’avec le placebo)
Troubles sanguins et du système lymphatique : anémie
Troubles cardiaques : bloc de branche, palpitations
Troubles oculaires : vue brouillée
Troubles gastro-intestinaux : malaise abdominal, douleur dans le haut de l’abdomen, sensibilité abdominale, constipation, diarrhée, sécheresse buccale, dyspepsie, flatulences, syndrome du côlon irritable, œsophagite par reflux, selles fréquentes, haut-le-cœur, hypersécrétion salivaire
Troubles généraux et au point d’administration : asthénie, gêne thoracique, œdème du visage, faim, irritabilité, malaise, œdème périphérique, douleur, pyrexie, soif, xérosis Troubles hépatobiliaires : stéatose hépatique
Infections et infestations : ulcère gastrique à Helicobacter, abcès génital, gastrite à Helicobacter, infection localisée, candidose oropharyngée, infection des voies respiratoires supérieures, infection urinaire
Anomalies dans les résultats d’examens : augmentation du taux d’alanine aminotransférase, augmentation du taux d’aspartate aminotransférase, diminution de la glycémie, augmentation de la glycémie, diminution de la tension artérielle, augmentation de la tension artérielle, diminution de la clairance rénale de la créatinine, diminution du débit de filtration glomérulaire, augmentation du nombre de leucocytes
Troubles du métabolisme et de la nutrition : diminution de l’appétit, hypoglycémie Troubles musculosquelettiques et du tissu conjonctif : raideur musculaire, fatigue musculaire Troubles du système nerveux : anomalie de la coordination, étourdissements, céphalées, migraine, neuropathie périphérique, parosmie, somnolence
Troubles psychiatriques : anxiété, dépression, insomnie, baisse de la libido Troubles rénaux et urinaires : troubles rénaux
Troubles de l’appareil reproducteur et des seins : balanoposthite, dysménorrhée, dysfonction érectile
Troubles respiratoires, thoraciques et médiastinaux : toux
Troubles de la peau et du tissu sous-cutané : œdème angioneurotique, dermatite acnéiforme, sécheresse de la peau, érythème, exanthème, hyperhidrose, vasculite leucocytoclasique, onychopathie, prurigo, prurit généralisé, éruption cutanée, éruption maculaire, rosacée, urticaire
Troubles vasculaires : hypotension orthostatique
Fibrillation auriculaire/flutter auriculaire : Dans une analyse groupée d’essais cliniques avec répartition aléatoire, des cas de fibrillation auriculaire/flutter auriculaire (termes regroupés) ont été observés à une fréquence de 0,45 événement par 100 patients-années dans le groupe exposé à la sitagliptine, comparativement à 0,28 événement par 100 patients-années dans le groupe non exposé au médicament.
Étude TECOS sur l’innocuité cardiovasculaire
Les renseignements relatifs à la méthodologie de l’étude et à la population de patients sont présentés à la section 14 ESSAIS CLINIQUES, Étude TECOS sur l’innocuité cardiovasculaire.
La fréquence des cas de pancréatite confirmés par le comité d’évaluation était plus élevée chez les patients ayant reçu la sitagliptine (0,3 %) que chez ceux ayant reçu le placebo (0,2 %). Un nombre plus élevé de cas graves de pancréatite a été observé chez les patients ayant reçu la sitagliptine et deux décès confirmés comme étant dus à une pancréatite sont survenus chez ces patients alors qu’aucun décès de cette nature n’a été signalé chez les patients ayant reçu le placebo.
Parmi les patients qui recevaient de l’insuline et/ou une sulfonylurée au début de l’étude, des cas d’hypoglycémie grave sont survenus chez 2,7 % de ceux traités avec la sitagliptine et chez 2,5 % de ceux recevant le placebo. Parmi les patients qui ne recevaient pas d’insuline et/ou une sulfonylurée au début de l’étude, des cas d’hypoglycémie grave sont survenus chez 1,0 % de ceux traités avec la sitagliptine et chez 0,7 % de ceux recevant le placebo.
8.4 Anomalies dans les résultats hématologiques, chimiques et biologiques
Données d’études cliniques
Sitagliptine
Les taux d’anomalies dans les résultats des analyses de laboratoire ont été similaires chez les patients traités avec la sitagliptine à 100 mg et les sujets recevant un placebo. Dans la plupart des études cliniques, on a observé une légère diminution du taux de phosphatase alcaline et de faibles augmentations du taux d’acide urique et du nombre des leucocytes (en raison de l’augmentation du nombre de neutrophiles). Dans les études avec un comparateur actif, soit une sulfonylurée (glipizide), des variations similaires ont été observées quant aux taux de phosphatase alcaline et d’acide urique.
| Variation moyenne par rapport aux valeurs initiales (Erreur type) | ||||
| Étude | Groupe | Phosphatase alcaline (UI/L) | Acide urique (mg/dL) | Leucocytes (cellules/μL) |
| Contrôlée par placebo1 | Sitagliptine Placebo | −3,1 (0,4) −1,3 (0,7) | 0,17 (0,04) 0,05 (0,06) | 346,0 (64,3) 142,4 (98,8) |
| Contrôlée par un comparateur actif2 | Sitagliptine Glipizide | −5,7 (0,5) −3,4 (0,5) | 0,21 (0,05) 0,20 (0,05) | 207,8 (67,4) 86,0 (62,5) |
1 Sitagliptine en association avec la metformine – Étude contrôlée par placebo, voir 14 ESSAIS CLINIQUES. 2 Sitagliptine en association avec la metformine – Étude contrôlée par comparateur actif (sulfonylurée), voir 14 ESSAIS CLINIQUES.
Dans une étude portant sur le traitement d’association par l’insuline et la metformine, la proportion de patients présentant une diminution ≥ 1,5 g/dL de leur taux d’hémoglobine était plus élevée dans le groupe ayant reçu la sitagliptine (6,8 %) que dans le groupe placebo (2,3 %).
Chlorhydrate de metformine
Dans le cadre d’essais cliniques contrôlés d’une durée de 29 semaines, on a observé une diminution asymptomatique du taux sérique de vitamine B12 sous les valeurs normales chez environ 9 % des participants qui recevaient la metformine en monothérapie, sans constater de diminution significative de la concentration sérique d’acide folique. Cinq cas d’anémie mégaloblastique ont été rapportés chez les patients prenant de la metformine, et aucune augmentation de la fréquence des neuropathies n’a été observée. Cependant, des cas graves de neuropathie périphérique ont été associés au traitement par la metformine après la commercialisation du produit chez les patients qui présentent un déficit en vitamine B12 (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables signalés après la commercialisation du médicament).
8.5 Effets indésirables signalés après la commercialisation du médicament
Comme ces effets sont signalés spontanément par une population indéterminée de patients, il n’est généralement pas possible d’estimer avec précision leur fréquence ou d’établir un lien de causalité avec l’exposition au médicament.
Troubles sanguins et du système lymphatique : anémie hémolytique, d’issue fatale dans certains cas (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Troubles gastro-intestinaux : malaise abdominal, distension abdominale, douleur abdominale, douleur dans le haut de l’abdomen, pancréatite aiguë, y compris pancréatite hémorragique ou nécrosante fatale et non fatale (voir 7 MISES EN GARDE ET PRÉCAUTIONS), constipation, diarrhée, sécheresse buccale, dyspepsie, flatulences, trouble gastrique, ulcère gastrique, trouble gastro-intestinal, nausées, vomissements.
Troubles hépatobiliaires : résultats anormaux aux tests de la fonction hépatique ou hépatite montrant des signes de résolution après l’arrêt du traitement par la metformine, hépatite auto-immune, atteinte hépatique provoquée par un médicament, hépatite (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Troubles du système immunitaire : réactions d’hypersensibilité, notamment anaphylaxie, œdème angioneurotique, éruption cutanée, urticaire, vascularite cutanée et maladies cutanées exfoliatrices, y compris syndrome de Stevens-Johnson (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS)
Anomalies dans les résultats d’examens : augmentation du taux d’acide lactique dans le sang, réduction du taux d’hormone thyréotrope chez les patients atteints d’hypothyroïdie, traitée ou non (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Troubles du métabolisme et de la nutrition : acidose lactique, diminution de l’absorption et de la concentration sérique de la vitamine B12 lors de l’utilisation à long terme de la metformine, perte de poids, diminution de l’appétit, neuropathie périphérique chez les patients présentant un déficit en vitamine B12, hypomagnésémie en raison de diarrhée (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
Troubles musculosquelettiques et du tissu conjonctif : arthralgie, myalgie, douleur aux extrémités, dorsalgie, rhabdomyolyse
Troubles du système nerveux : encéphalopathie (voir 7 MISES EN GARDE ET PRÉCAUTIONS), céphalées
Troubles rénaux et urinaires : détérioration de la fonction rénale, y compris insuffisance rénale aiguë (nécessitant parfois une dialyse) (voir 7 MISES EN GARDE ET PRÉCAUTIONS) Troubles de la peau et du tissu sous-cutané : photosensibilité, érythème, prurit, éruption cutanée, lésion cutanée, urticaire, pemphigoïde bulleuse (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
L’association de sitagliptine et de metformine en comprimés n’a fait l’objet d’aucune étude sur les interactions médicamenteuses pharmacocinétiques; cependant, de telles études ont été menées sur chacun des composants des comprimés de sitagliptine et de chlorhydrate de metformine.
L’administration conjointe de Teva-Sitagliptin malate / Metformin et d’une sulfonylurée peut provoquer une hypoglycémie, en particulier si ces agents sont administrés chez des patients qui reçoivent déjà d’autres médicaments qui potentialisent l’effet des sulfonylurées, par exemple : sulfamides à longue durée d’action, tuberculostatiques, phénylbutazone, clofibrate, inhibiteurs de la monoamine oxydase, salicylates, probénécide et propranolol.
Sitagliptine
Évaluation in vitro des interactions médicamenteuses : La sitagliptine n’est pas un inhibiteur des isoenzymes CYP3A4, 2C8, 2C9, 2D6, 1A2, 2C19 et 2B6 et n’exerce aucun effet inducteur sur l’isoenzyme CYP3A4. La sitagliptine est un substrat de la glycoprotéine P, mais elle n’inhibe pas le transport de la digoxine régi par la glycoprotéine P. Compte tenu de ces résultats, la sitagliptine est considérée comme étant peu susceptible d’interagir avec les autres médicaments qui empruntent ces voies métaboliques.
La sitagliptine n’est pas fortement liée aux protéines plasmatiques. Par conséquent, la sitagliptine est très peu susceptible d’entraîner des interactions médicamenteuses cliniquement significatives dues à un déplacement des liaisons aux protéines plasmatiques.
Chlorhydrate de metformine
Évaluation in vitro des interactions médicamenteuses : Dans le cadre d’études sur les interactions médicamenteuses comportant l’administration de doses uniques, les caractéristiques pharmacocinétiques du propranolol et de l’ibuprofène n’ont pas été altérées par la prise simultanée de metformine par les volontaires en bonne santé. La metformine se lie aux protéines plasmatiques dans une proportion négligeable. Par conséquent, elle est moins susceptible d’interagir avec les médicaments qui se lient fortement à ces protéines, comme les salicylates, les sulfamides, le chloramphénicol et le probénécide, comparativement aux sulfonylurées qui se lient très fortement aux protéines sériques.
9.3 Interactions médicament-comportement
Effets du tabagisme, de l’alcool et du régime alimentaire : Les effets du tabagisme, du régime alimentaire et de la consommation d’alcool sur les paramètres pharmacocinétiques des comprimés de sitagliptine et de chlorhydrate de metformine n’ont pas été étudiés de façon particulière. On doit demander aux patients traités au moyen de Teva-Sitagliptin malate / Metformin d’éviter toute consommation abusive d’alcool, aiguë ou chronique, car celle-ci potentialise les effets de la metformine sur le métabolisme du lactate (voir 2 CONTRE-INDICATIONS). Le risque d’acidose lactique augmente en présence d’une intoxication alcoolique aiguë, en particulier dans les cas de jeûne, de malnutrition ou d’insuffisance hépatique. Il est recommandé d’éviter de consommer de l’alcool et des médicaments contenant de l’alcool.
9.4 Interactions médicament-médicament
Sitagliptine
Dans les études cliniques décrites ci-dessous, la sitagliptine n’a pas modifié de façon significative la pharmacocinétique de la metformine, du glyburide, de la simvastatine, de la rosiglitazone, de la warfarine et des contraceptifs oraux, démontrant in vivo que la sitagliptine est peu susceptible d’interagir avec les substrats des isoenzymes CYP3A4, CYP2C8 et CYP2C9, ainsi qu’avec les transporteurs de cations organiques. L’administration de doses multiples de sitagliptine a entraîné de légères augmentations des concentrations de digoxine; toutefois, ces augmentations ne sont pas jugées susceptibles d’être significatives sur le plan clinique et ne sont pas attribuables à un mécanisme en particulier.
Effets d’autres médicaments sur les paramètres pharmacocinétiques de la sitagliptine
Metformine : L’administration de doses multiples de metformine à raison de deux fois par jour en concomitance avec la sitagliptine n’a pas modifié de façon significative la pharmacocinétique de la sitagliptine chez les patients atteints de diabète de type 2.
Cyclosporine : Une étude a été menée pour évaluer l’effet de la cyclosporine, un inhibiteur puissant de la glycoprotéine P, sur la pharmacocinétique de la sitagliptine. L’administration concomitante d’une dose unique de sitagliptine (100 mg) par voie orale et d’une dose unique de cyclosporine (600 mg) par voie orale a augmenté l’aire sous la courbe (ASC) des concentrations plasmatiques en fonction du temps et la Cmax de la sitagliptine d’environ 29 % et 68 %, respectivement. Ces variations modestes de la pharmacocinétique de la sitagliptine n’ont pas été jugées significatives sur le plan clinique. La clairance rénale de la sitagliptine n’a pas non plus été modifiée de manière significative. Par conséquent, on ne s’attend pas à ce que des interactions significatives se produisent avec d’autres inhibiteurs de la glycoprotéine P.
Effets de la sitagliptine sur les paramètres pharmacocinétiques d’autres médicaments Metformine : L’administration de plusieurs doses de sitagliptine, à raison de deux fois par jour, en concomitance avec de la metformine, un substrat du transporteur de cations organiques, n’a pas modifié significativement la pharmacocinétique de la metformine ou de la sitagliptine chez les patients atteints de diabète de type 2. La sitagliptine n’inhibe donc pas le système de transport de cations organiques.
Sulfonylurées : Les caractéristiques pharmacocinétiques d’une dose unique de glyburide, un substrat de la CYP2C9, n’ont pas été significativement altérées chez les sujets ayant reçu plusieurs doses de sitagliptine. On ne s’attend donc pas à observer des interactions médicamenteuses cliniquement significatives avec les autres sulfonylurées (p. ex. le glipizide, le tolbutamide et le glimépiride) lesquelles, à l’instar du glyburide, sont principalement métabolisées par la CYP2C9.
Simvastatine : Les caractéristiques pharmacocinétiques d’une dose unique de simvastatine, un substrat de la CYP3A4, n’ont pas été significativement altérées chez les sujets ayant reçu plusieurs doses quotidiennes de sitagliptine. La sitagliptine n’inhibe donc pas le métabolisme par la CYP3A4.
Thiazolidinédiones : Les caractéristiques pharmacocinétiques d’une dose unique de rosiglitazone n’ont pas été significativement altérées chez les sujets ayant reçu plusieurs doses quotidiennes de sitagliptine. La sitagliptine n’inhibe donc pas le métabolisme par la CYP2C8. Aucune interaction cliniquement significative n’est attendue avec la pioglitazone puisque cette dernière est principalement métabolisée par la CYP2C8 et la CYP3A4.
Warfarine : L’administration de doses quotidiennes multiples de sitagliptine n’a pas modifié significativement la pharmacocinétique d’une dose unique de warfarine, d’après la mesure des isomères optiques S(-) ou R(+) de la warfarine, ni la pharmacodynamie de celle-ci, d’après la mesure du temps de prothrombine exprimé sous la forme de rapport international normalisé (RIN). Étant donné que l’isomère S(-) de la warfarine est principalement métabolisé par la CYP2C9, ces données appuient également la conclusion selon laquelle la sitagliptine n’inhibe pas la CYP2C9.
Contraceptifs oraux : L’administration concomitante de sitagliptine et de contraceptifs oraux n’a pas modifié significativement la pharmacocinétique du noréthindrone et de l’éthinylœstradiol à l’état d’équilibre.
Digoxine : La sitagliptine a exercé un effet minime sur la pharmacocinétique de la digoxine. Après l’administration quotidienne de digoxine (0,25 mg) en concomitance avec de la sitagliptine (100 mg) pendant 10 jours, on a observé une augmentation de 11 % de l’ASC plasmatique de la digoxine et de 18 % de la Cmax plasmatique. Ces augmentations ne sont pas considérées comme significatives sur le plan clinique.
Metformine
Inhibiteurs de l’anhydrase carbonique : Le topiramate ou d’autres inhibiteurs de l’anhydrase carbonique (p. ex. zonisamide, acétazolamide ou dichlorphénamide) causent souvent une diminution du taux de bicarbonate sérique et entraînent une acidose métabolique hyperchlorémique à trou non anionique. La prise concomitante de ces médicaments avec Teva-Sitagliptin malate / Metformin peut augmenter le risque d’acidose lactique. Envisager une surveillance plus fréquente de ces patients.
Glyburide : Au cours d’une étude sur les interactions médicamenteuses comportant l’administration de doses uniques, l’administration conjointe de doses de metformine et de glyburide à des patients atteints de diabète de type 2 n’a eu aucun effet sur la pharmacocinétique et la pharmacodynamie de la metformine. On a observé des réductions de l’aire sous la courbe (ASC) et de la Cmax du glyburide, mais celles-ci étaient très variables. Comme l’étude ne portait que sur l’administration de doses uniques et qu’aucun lien n’a pu être établi entre la concentration sanguine et les effets pharmacodynamiques du glyburide, on ignore quelle est la portée clinique de cette interaction.
Furosémide : Au cours d’une étude sur les interactions médicamenteuses, l’administration concomitante d’une dose unique de metformine et de furosémide à des volontaires en bonne santé a entraîné une modification des paramètres pharmacocinétiques des deux médicaments. D’une part, l’emploi du furosémide a entraîné une augmentation de 22 % des Cmax plasmatique et sanguine de metformine et de 15 % de l’ASC relative à la concentration sanguine de ce produit, sans que l’élimination rénale de la metformine ne soit altérée significativement. D’autre part, la prise de metformine a occasionné des diminutions respectives de 31 % et de 12 % de la Cmax et de l’ASC habituellement observées après l’administration de furosémide seul, tandis que la demi-vie de ce produit a diminué de 32 % sans que l’élimination rénale du furosémide ne soit altérée significativement. Il n’existe aucune donnée sur les interactions suivant l’administration concomitante de metformine et de furosémide sur une longue période.
Nifédipine : Dans le cadre d’une étude sur les interactions médicamenteuses comportant l’administration de doses uniques à des volontaires en bonne santé, l’emploi concomitant de metformine et de nifédipine a entraîné des augmentations respectives de 20 % et de 9 % de la Cmax plasmatique de metformine et de l’ASC ainsi qu’un accroissement de la quantité de metformine excrétée dans les urines, sans que le délai d’obtention de la Cmax (tmax) et la demi-vie de ce produit ne soient altérés. La nifédipine semble favoriser l’absorption de la metformine. La metformine n’a eu que des effets minimes sur la pharmacocinétique de la nifédipine.
Médicaments qui réduisent la clairance de la metformine : L’administration concomitante de médicaments qui interagissent avec les systèmes courants de transports tubulaires du rein jouant un rôle dans l’excrétion rénale de la metformine (p. ex. les transporteurs de cations organiques 2 [OCT2] / les inhibiteurs de l’extrusion de multiples médicaments et de toxines [MATE], comme la ranolazine, le vandétanib, le dolutégravir et la cimétidine) pourrait accroître l’exposition générale à la metformine et augmenter le risque d’acidose lactique (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Au cours d’études sur les interactions médicamenteuses, de telles réactions ont été observées à la suite de l’administration de doses uniques et de doses multiples de metformine conjointement avec la cimétidine. En effet, on a constaté une hausse de la concentration maximale et de l’ASC plasmatiques et sanguines de la metformine de 60 % et de 40 %, respectivement. Aucune variation de la demi-vie d’élimination n’a été observée au cours de l’étude portant sur l’évaluation de doses uniques. La metformine n’a exercé aucun effet sur la pharmacocinétique de la cimétidine. Une surveillance étroite de la maîtrise glycémique, un ajustement de la dose tenant compte des valeurs posologiques recommandées et une modification du traitement antidiabétique doivent être envisagés lorsque ces agents sont administrés en concomitance.
Lévothyroxine : La lévothyroxine peut réduire l’effet hypoglycémiant de la metformine. Une surveillance de la glycémie est recommandée, surtout lorsqu’une thyroïdothérapie est amorcée, modifiée ou cessée (voir 7 MISES EN GARDE ET PRÉCAUTIONS), ainsi qu’un ajustement de la dose de Teva-Sitagliptin malate / Metformin, au besoin.
Anticoagulants : L’administration conjointe de la phenprocoumone, un anticoagulant, et de metformine a entraîné une augmentation de 20 % de la vitesse d’élimination de la phenprocoumone. Par conséquent, une surveillance étroite du rapport international normalisé (RIN) est recommandée chez les patients recevant la phenprocoumone ou d’autres anticoagulants de la classe des antivitamines K conjointement avec la metformine (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Chez ces patients, une augmentation importante du temps de prothrombine peut survenir après l’arrêt du traitement par Teva-Sitagliptin malate / Metformin, ainsi qu’une augmentation du risque d’hémorragie.
Autres : Certains médicaments peuvent entraîner une hyperglycémie et contribuer à une perte de l’équilibre glycémique. Parmi ces médicaments, on compte les diurétiques thiazidiques et d’autres types de diurétiques, les corticostéroïdes, les phénothiazines, les produits pour le traitement des troubles de la thyroïde, les œstrogènes, les associations œstro-progestatives, les contraceptifs oraux, la phénytoïne, la niacine, les sympathomimétiques, les inhibiteurs des canaux calciques, l’isoniazide et les agonistes de récepteurs ß2.
Les inhibiteurs de l’ECA peuvent quant à eux entraîner une baisse de la glycémie. Il convient de surveiller étroitement l’état du patient qui reçoit l’un de ces agents et Teva-Sitagliptin malate / Metformin afin de préserver l’équilibre glycémique.
Les diurétiques, en particulier les diurétiques de l’anse, peuvent augmenter le risque d’acidose lactique, car ils ont la capacité de diminuer la fonction rénale.
9.5 Interactions médicament-aliments
Il n’y a pas d’interactions connues avec les aliments.
9.6 Interactions médicament-herbes médicinales
Aucune interaction avec des produits à base d’herbes médicinales n’a été établie.
9.7 Interactions médicament-épreuves de laboratoire
Sitagliptine
Aucune interaction avec les épreuves de laboratoire n’a été établie.
Chlorhydrate de metformine
La réalisation d’examens radiologiques comportant l’injection intravasculaire de produits de contraste iodés peut entraîner une détérioration soudaine de la fonction rénale et a été liée à l’apparition d’une acidose lactique chez des patients qui recevaient de la metformine (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Sitagliptine et chlorhydrate de metformine
Teva-Sitagliptin malate / Metformin réunit deux antihyperglycémiants possédant des modes d’action complémentaires permettant d’améliorer la maîtrise glycémique chez les patients atteints de diabète de type 2 : le phosphate de sitagliptine, un inhibiteur de la dipeptidyl peptidase-4 (DPP-4), et le chlorhydrate de metformine, un médicament de la classe des biguanides. L’association sitagliptine et metformine cible les trois principales anomalies liées au diabète de type 2 : diminution de la synthèse et de la libération d’insuline, augmentation de la production hépatique de glucose et diminution de la sensibilité à l’insuline.
Sitagliptine
La sitagliptine est un inhibiteur de l’enzyme dipeptidyl peptidase-4 (DPP-4) actif par voie orale, puissant et hautement sélectif, utilisé dans le traitement du diabète de type 2. Les inhibiteurs de la DPP-4 sont une nouvelle classe de médicaments qui augmentent l’action des incrétines (amplificateurs d’incrétines).
Les hormones incrétines, comme le GLP-1 (glucagon-like peptide-1) et le GIP (glucose- dependent insulinotropic peptide), sont libérées par l’intestin tout au long de la journée et leurs taux augmentent en réponse à l’ingestion d’aliments. Les incrétines font partie d’un système endogène qui participe à la régulation physiologique de l’homéostasie du glucose. Lorsque la glycémie est normale ou élevée, le GLP-1 et le GIP augmentent la synthèse et la libération d’insuline par les cellules bêta du pancréas, par l’intermédiaire de voies de signalisation intracellulaire utilisant l’AMP cyclique. L’effet incrétine est réduit chez les patients atteints de diabète de type 2. La défaillance progressive des cellules bêta est une caractéristique de la pathogenèse du diabète de type 2. Dans des modèles animaux de diabète de type 2, il a été démontré que l’administration de GLP-1 ou d’inhibiteurs de la DPP-4 améliore la sensibilité des cellules bêta au glucose et stimule la biosynthèse et la libération d’insuline. Lorsque le taux d’insuline est plus élevé, la captation tissulaire du glucose se trouve accentuée.
Le GLP-1 réduit également la sécrétion de glucagon par les cellules alpha du pancréas. Une baisse de la concentration de glucagon, associée à un taux d’insuline plus élevé, entraîne une diminution de la production hépatique de glucose et donc, une baisse de la glycémie. Lorsque la glycémie est basse, la stimulation de la libération d’insuline et la suppression de la sécrétion de glucagon par le GLP-1 ne sont pas observées. Le GLP-1 ne modifie pas la réponse normale du glucagon à une hypoglycémie.
L’activité du GLP-1 et du GIP est limitée par l’enzyme DPP-4, qui hydrolyse rapidement les hormones incrétines et les transforme en produits inactifs. La sitagliptine prévient l’hydrolyse des hormones incrétines par la DPP-4, augmentant ainsi la concentration plasmatique des formes actives du GLP-1 et du GIP. En augmentant les taux d’incrétines actives, la sitagliptine stimule la libération d’insuline et abaisse le taux de glucagon de façon glucodépendante.
Chez les patients atteints de diabète de type 2 en état d’hyperglycémie, ces variations des taux d’insuline et de glucagon entraînent une diminution du taux d’hémoglobine A1c (HbA1c) ainsi qu’une baisse de la glycémie à jeun et de la glycémie postprandiale. La sitagliptine présente une sélectivité pour l’enzyme DPP-4, mais à des concentrations s’approchant des doses thérapeutiques, elle n’inhibe pas l’activité in vitro des enzymes DPP-8 et DPP-9. L’inhibition de la DPP-8 et de la DPP-9, mais non celle de la DPP-4, a été associée à une toxicité dans des modèles animaux précliniques, ainsi qu’à une altération de la fonction immunitaire in vitro.
On a évalué la capacité de la sitagliptine à améliorer la tolérance au glucose après une épreuve d’hyperglycémie provoquée avec du dextrose chez des souris maigres, des souris rendues obèses par leur régime alimentaire et des souris diabétiques db/db. Chez les souris maigres et les souris rendues obèses par leur régime alimentaire, la sitagliptine administrée en dose unique par voie orale a abaissé la glycémie d’une manière proportionnelle à la dose. Une diminution rapide de la glycémie a également été observée chez les souris diabétiques db/db. Le taux de GLP-1 actif était 2 à 3 fois plus élevé chez les souris maigres ayant reçu la dose maximale efficace de sitagliptine, soit 1 mg/kg. Ces résultats concordent avec l’effet antihyperglycémiant de la sitagliptine.
Il a été démontré que le traitement au moyen du GLP-1 ou d’inhibiteurs de la DPP-4 dans des modèles animaux de diabète de type 2 améliorait la sensibilité des cellules bêta au glucose, stimulait la biosynthèse et la libération d’insuline, augmentait la néogenèse des cellules bêta et réduisait la mort des cellules bêta. Les effets sur la néogenèse des cellules bêta et la mort des cellules bêta n’ont pas été étudiés chez l’humain.
Chlorhydrate de metformine
La metformine est un dérivé de la famille des biguanides dont l’effet antihyperglycémiant est observé seulement chez l’humain ou chez l’animal diabétique, et uniquement en présence de sécrétion d’insuline. La metformine administrée seule aux doses thérapeutiques n’entraîne pas d’hypoglycémie chez l’humain ni chez l’animal non diabétique; un tel effet n’apparaît que lorsque la dose administrée est très près de la dose létale. La metformine n’exerce aucun effet sur les cellules bêta du pancréas. Son mode d’action n’est pas entièrement élucidé, mais on a émis l’hypothèse qu’elle puisse accroître le pouvoir d’action de l’insuline, ou encore favoriser la fixation de cette hormone sur les sites récepteurs périphériques. Cette augmentation de la sensibilité à l’insuline semble découler d’un accroissement du nombre de récepteurs insuliniques à la surface des cellules.
La metformine est absorbée relativement lentement, durant une période pouvant atteindre plus de 6 heures. Selon les résultats des études menées chez les animaux à l’aide de la technique de marquage au 14C, la metformine ne se concentre pas dans les cellules hépatiques et elle n’est pas excrétée dans la bile; elle se concentre plutôt dans la muqueuse intestinale et les glandes salivaires.
On a démontré qu’après l’administration d’une dose de metformine de 2 g, la concentration sanguine du médicament demeure inférieure à 10 mcg/mL, même au moment où la concentration maximale est atteinte, soit 2 heures après l’absorption. Dans ces études, la metformine n’a exercé aucun effet notable dans l’organisme autre que son activité métabolique spécifique.
Chez les animaux en bonne santé, la metformine n’abaisse la glycémie que lorsque la dose administrée est très près de la dose létale. La sensibilité à la metformine varie selon l’espèce animale. Par ailleurs, les animaux rendus diabétiques se montrent sensibles à des doses beaucoup plus faibles de metformine, pourvu que de l’insuline soit toujours sécrétée.
L’effet antihyperglycémiant de la metformine s’exerce probablement par l’intermédiaire de l’insuline :
- La metformine entraîne une amélioration du coefficient K d’assimilation du glucose.
- La metformine entraîne une amélioration du coefficient d’efficacité insulinique.
Chez les diabétiques obèses présentant une hyperinsulinémie, on rapporte que la metformine normalise la sécrétion d’insuline en même temps qu’elle normalise la glycémie.
Chez les animaux en bonne santé, la metformine n’exerce que peu d’effet sur les réserves hépatiques de glycogène. Aucune variation n’a été observée avec des doses faibles et modérées, alors que l’emploi de doses élevées se rapprochant de la dose létale occasionne une diminution de ces réserves, qui précède la chute de la glycémie. Cette réaction illustre le mécanisme de défense qui tend à mobiliser les réserves de l’organisme afin de combattre l’hypoglycémie.
Chez les animaux diabétiques présentant une faible réserve en glycogène hépatique, on observe l’inverse, c’est-à-dire que la metformine entraîne une augmentation des réserves de glycogène hépatique. In vitro, la metformine augmente également la captation musculaire du glucose, comme en témoignent les mesures réalisées à l’aide de l’appareil de Warburg sur des fragments de tissu musculaire; cette action s’exerce par voie aérobique. Même à de fortes concentrations, la metformine ne semble pas inhiber les processus respiratoires ni entraîner le métabolisme des glucides par voie anaérobique, contrairement au phénéthylbiguanide.
La metformine est éliminée dans les fèces et l’urine. Elle est rapidement excrétée par les reins sous forme inchangée.
La clairance rénale est de 450 mL/minute, ce qui semble expliquer l’absence d’accumulation du médicament.
Les méthodes de dépistage fondées sur le radiomarquage et le dépistage chimique n’ont pas permis de trouver de métabolites de la metformine.
L’examen radiochromatographique des urines révèle de façon constante un seul pic de soluté pour lequel la valeur Rf correspond toujours à celle de la metformine pure. Aucun signe d’accumulation n’a été observé après l’administration de metformine pendant 10 jours consécutifs.
On a observé, chez certains animaux, une inhibition de la néoglycogenèse après stimulation de celle-ci par le jeûne, ou encore par administration de cortisol, d’alcool ou d’autres substrats tels que l’alanine, le lactate ou le pyruvate. Cependant, cet effet varie en fonction du type et de la dose de biguanide administré, de l’état nutritionnel de l’espèce animale évaluée et du modèle expérimental utilisé.
L’inhibition de la néoglycogenèse n’a été observée qu’en présence d’insuline et elle ne semble pas jouer un rôle important chez l’humain.
Chez l’humain et chez l’animal placés dans certaines conditions expérimentales, une inhibition de l’absorption intestinale des glucides consécutive à l’administration de biguanides a été observée; cette inhibition n’était pas liée à un phénomène de malabsorption. Dans une étude, on a constaté un allongement de 20 % du temps d’absorption du galactose chez des humains ayant reçu de la metformine. Cependant, une autre étude réalisée chez l’humain n’a pu confirmer cet effet de la metformine.
Des données récentes semblent indiquer que la plupart des effets des biguanides sur le métabolisme s’exercent par l’intermédiaire d’un seul mécanisme, soit l’inhibition de l’oxydation des acides gras et de la production de l’acétylcoenzyme A.
L’inhibition de la lipogenèse stimulée par l’insuline, un autre effet observé, semble cependant être attribuable à l’inhibition de l’acétylcoenzyme A carboxylase par les biguanides. Un tel effet pourrait expliquer, du moins en partie, la perte de poids qu’entraînent ces agents chez les diabétiques obèses.
10.2 Pharmacodynamie
Sitagliptine
Chez des patients atteints de diabète de type 2, l’administration d’une dose orale unique de sitagliptine a inhibé l’activité de la DPP-4 sur une période de 24 heures, entraînant une augmentation de 2 à 3 fois des concentrations sériques des formes actives de GLP-1 et de GIP, une hausse des taux plasmatiques d’insuline et du peptide C, une diminution de la concentration du glucagon et de la glycémie à jeun et une réduction des variations de la glycémie après une charge de glucose par voie orale ou un repas.
Dans une étude portant sur des patients atteints de diabète de type 2 non maîtrisé de façon adéquate par la metformine en monothérapie, la surveillance de la glycémie au cours d’une journée a mis en évidence un taux de glucose significativement plus bas (p < 0,001) chez des sujets ayant reçu la sitagliptine à raison de 100 mg par jour (50 mg deux fois par jour) en association avec la metformine, comparativement aux patients ayant reçu un placebo et la metformine (voir la figure 1).
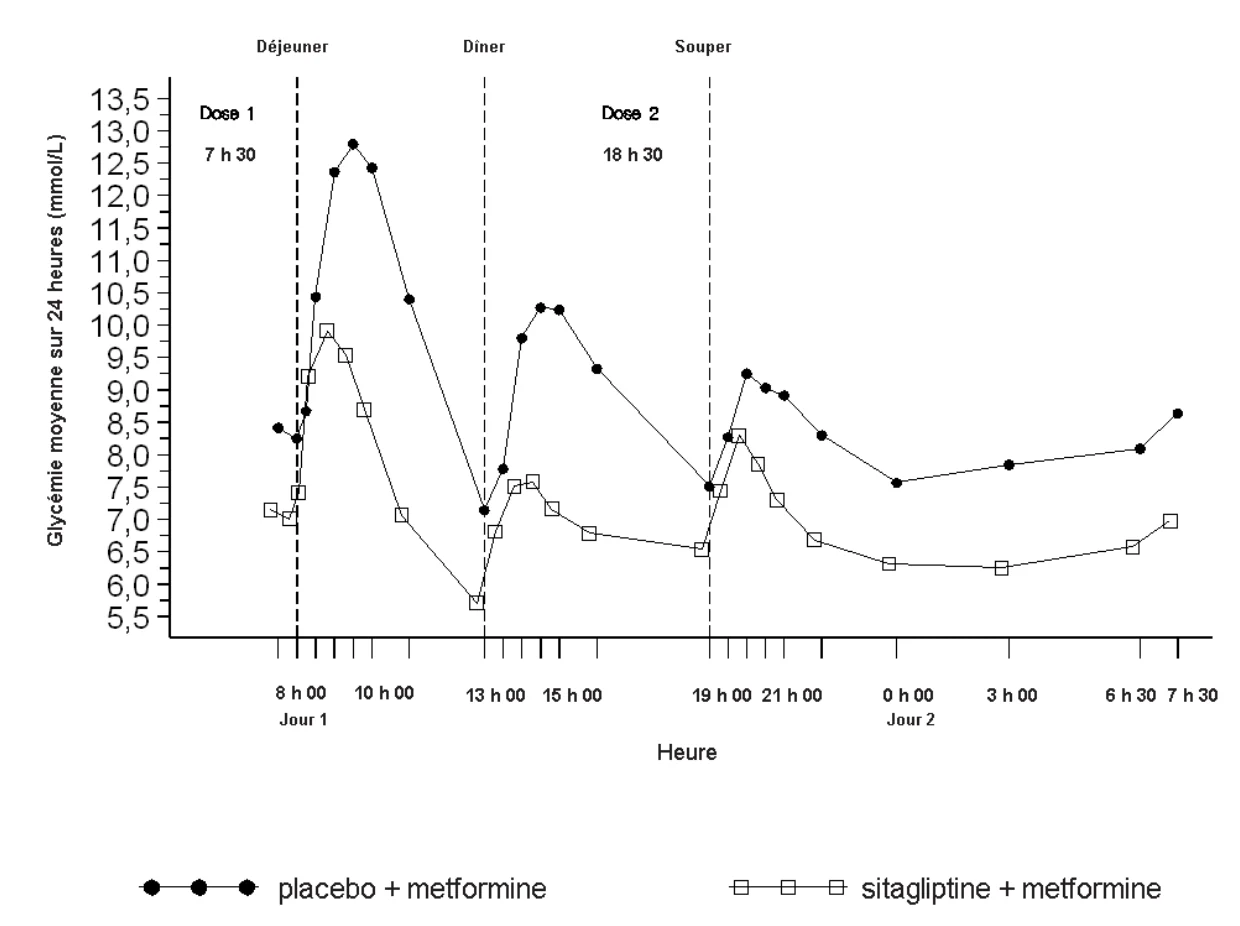
Figure 1 − Profil glycémique sur 24 heures après un traitement de 4 semaines par la sitagliptine à 50 mg deux fois par jour en association avec la metformine ou par un placebo en association avec la metformine
Dans des études réalisées auprès de sujets en bonne santé, la sitagliptine n’a pas réduit la glycémie ni provoqué d’hypoglycémie, ce qui donne à penser que son effet insulinotrope et son effet inhibiteur sur le glucagon sont glucodépendants.
Électrophysiologie cardiaque : Dans une étude croisée avec répartition aléatoire et contrôlée par placebo, 79 sujets en bonne santé ont reçu une dose unique par voie orale de sitagliptine à 100 mg ou à 800 mg (8 fois la dose recommandée) ou un placebo. À la dose recommandée de 100 mg, le médicament n’a exercé aucun effet sur l’intervalle QTc lors de l’atteinte de la concentration plasmatique maximale ni à n’importe quel autre moment pendant l’étude. Trois heures après l’administration de la dose de 800 mg, l’allongement maximal moyen des valeurs initiales de l’intervalle QTc corrigé par rapport au placebo était de 8,0 ms (IC à 90 % : 5,5 à 10,6). À la dose de 800 mg, la concentration plasmatique maximale (Cmax) de la sitagliptine était environ 11 fois plus élevée qu’à la dose de 100 mg.
Les données électrocardiographiques recueillies au moment où l’atteinte de la concentration plasmatique maximale est prévue chez des patients atteints de diabète de type 2 ayant reçu de la sitagliptine à raison de 100 mg (n = 81) ou de 200 mg (n = 63) par jour n’ont révélé aucune variation significative de l’intervalle QTc.
Chlorhydrate de metformine
Il existe peu de données sur la relation entre les paramètres pharmacodynamiques et pharmacocinétiques, et l’effet de la metformine sur la maîtrise glycémique ne peut donc pas être prédit à partir des seules données pharmacocinétiques. Les concentrations tissulaires de metformine dans les doubles sites cibles du foie et des muscles semblent fournir plus d’informations, et le compartiment profond de metformine approvisionnant ces tissus est essentiel et lié aux concentrations plasmatiques. Ce point de vue corrobore l’observation clinique voulant que l’action hypoglycémiante de la metformine prenne du temps pour pleinement s’exprimer et aussi que l’activité ne soit pas immédiatement perdue lors du retrait du médicament.
Sitagliptine et metformine en association
Au cours d’une étude de deux jours réalisée chez des sujets en santé, la sitagliptine en monothérapie a entraîné une augmentation du taux de GLP-1 actif alors que la metformine en monothérapie a entraîné des augmentations similaires du taux de GLP-1 actif et du taux de GLP-1 total. L’administration conjointe de la sitagliptine et de la metformine a exercé un effet additif sur le taux de GLP-1 actif. Le taux de GIP actif a augmenté avec la sitagliptine, mais il est demeuré inchangé avec la metformine. La signification de ces résultats, en ce qui concerne la variation de la maîtrise glycémique chez les patients atteints de diabète de type 2, demeure incertaine.
10.3 Pharmacocinétique
Dans une étude visant à évaluer la bioéquivalence de comprimés de sitagliptine et de metformine 50/500 et 50/1000 (sitagliptine [mg]/chlorhydrate de metformine [mg]), les deux composants principaux du médicament, soit la sitagliptine et la metformine, se sont avérés bioéquivalents à l’administration conjointe d’un comprimé de phosphate de sitagliptine à 50 mg et de comprimés de chlorhydrate de metformine à 500 mg et à 1000 mg chez des sujets à jeun en bonne santé.
Comme la bioéquivalence est établie au moyen des comprimés renfermant les doses les plus faibles et les plus élevées offertes, on a déterminé que le comprimé à teneurs fixes de 50 mg/850 mg était lui aussi bioéquivalent aux comprimés correspondants administrés séparément.
Tableau 7 : Valeurs moyennes géométriques des paramètres pharmacocinétiques de la sitagliptine et de la metformine après l’administration d’une dose unique de comprimés de sitagliptine et de metformine ou l’administration conjointe d’une dose équivalente de chacun des deux composants chez des sujets à jeun en santé
| Sitagliptine | |||||
| Traitement | Nombre de sujets | ASC0-∞ (mcM•h) | Cmax (nM) | tmax† (h) | t1/2‡ (h) |
| A | 24 | 4,09 | 415 | 2,50 | 12,3 |
| B | 24 | 4,01 | 414 | 2,75 | 12,6 |
| C | 24 | 4,05 | 423 | 2,50 | 13,1 |
| D | 24 | 3,94 | 397 | 2,50 | 13,7 |
| Metformine | |||||
| Treatment | Nombre de sujets | ASC0-∞ (mcg/mL•h) | Cmax (ng/mL) | tmax† (h) | t1/2‡ (h) |
| A | 24 | 7,26 | 1180 | 2,50 | 9,79 |
| B | 24 | 7,25 | 1180 | 2,75 | 11,6 |
| C | 24 | 11,9 | 1850 | 2,50 | 13,6 |
| D | 24 | 11,9 | 1870 | 2,00 | 13,9 |
† Médiane
‡ Moyenne harmonique
Traitement A = sitagliptine 50 mg + chlorhydrate de metformine 500 mg
Traitement B = comprimés de sitagliptine et de metformine (sitagliptine [50 mg] / chlorhydrate de metformine [500 mg])
Traitement C = sitagliptine 50 mg + chlorhydrate de metformine 1000 mg
Traitement D = comprimés de sitagliptine et de metformine (sitagliptine [50 mg] / chlorhydrate de metformine [1000 mg])
À la suite de l’administration de comprimés de sitagliptine et de metformine avec des aliments (après un déjeuner standard riche en matières grasses), la metformine contenue dans l’association sitagliptine et metformine s’est avérée bioéquivalente à la metformine prise conjointement avec la sitagliptine sous forme de comprimés individuels.
Absorption :
Sitagliptine
La biodisponibilité absolue de la sitagliptine est d’environ 87 %. La coadministration de la sitagliptine et d’un repas riche en matières grasses n’a eu aucun effet sur les paramètres pharmacocinétiques de la sitagliptine.
Chlorhydrate de metformine
La metformine est absorbée relativement lentement, durant une période pouvant atteindre plus de 6 heures.
Distribution :
Sitagliptine
Le volume de distribution moyen à l’état d’équilibre après l’administration d’une dose unique de 100 mg de sitagliptine par voie intraveineuse à des sujets en bonne santé est d’environ 198 litres. La fraction de la sitagliptine liée de façon réversible aux protéines plasmatiques est faible (38 %).
Chlorhydrate de metformine
La liaison aux protéines plasmatiques est négligeable. La metformine se divise dans les érythrocytes. Le pic sanguin est plus faible que le pic plasmatique et apparaît à peu près au même moment. Les globules rouges représentent possiblement un compartiment secondaire de distribution. Le volume moyen de distribution (Vd) se situait entre 63 et 276 L.
Métabolisme :
Sitagliptine
La sitagliptine est principalement excrétée dans l’urine sous forme inchangée et ne subit qu’un métabolisme limité. Environ 79 % de la sitagliptine sont excrétés dans l’urine sous forme inchangée.
Après l’administration orale d’une dose de sitagliptine marquée au 14C, environ 16 % de la radioactivité a été excrétée sous la forme de métabolites de la sitagliptine. Six métabolites ont été décelés à l’état de traces et on ne s’attend pas à ce qu’ils contribuent à l’activité inhibitrice de la sitagliptine sur la DPP-4 dans le plasma. Des études in vitro ont montré que la principale enzyme responsable du métabolisme limité de la sitagliptine était la CYP3A4, avec une contribution de la CYP2C8.
Chlorhydrate de metformine
La metformine n’est pas métabolisée. Ses principaux sites de concentration sont la muqueuse intestinale et les glandes salivaires. La concentration plasmatique à l’état d’équilibre est d’environ 1 à 2 mcg/mL. Certains médicaments peuvent potentialiser les effets de la metformine (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
Excrétion :
Sitagliptine
À la suite de l’administration orale d’une dose de sitagliptine marquée au 14C à des sujets en bonne santé, environ 100 % de la radioactivité a été retrouvée dans les fèces (13 %) ou dans l’urine (87 %) au cours de la semaine suivant l’administration. La t1/2 terminale apparente après l’administration d’une dose de 100 mg de sitagliptine par voie orale était d’environ 12,4 heures et la clairance rénale, d’environ 350 mL/min.
La sitagliptine est principalement éliminée par les reins, par sécrétion tubulaire active. La sitagliptine est un substrat du transporteur d’anions organiques humains 3 (hOAT-3), qui pourrait jouer un rôle dans l’excrétion rénale de la sitagliptine. La pertinence clinique du hOAT-3 dans le transport de la sitagliptine n’a pas été établie. La sitagliptine est aussi un substrat de la glycoprotéine P, qui pourrait également jouer un rôle dans l’excrétion rénale de la sitagliptine. Toutefois, la cyclosporine, un inhibiteur de la glycoprotéine P, n’a pas réduit la clairance rénale de la sitagliptine.
Chlorhydrate de metformine
Le médicament est excrété dans l’urine et son taux de clairance rénale est élevé, soit d’environ 450 ml/min. La première phase d’élimination de la metformine est courte, la demi-vie du médicament variant entre 1,7 heure et 3 heures. La phase terminale d’élimination, durant laquelle est éliminée de 4 % à 5 % de la dose absorbée, est longue, la demi-vie variant alors entre 9 heures et 17 heures.
Populations et états pathologiques particuliers
Enfants
La pharmacocinétique de la sitagliptine (dose unique de 50 mg, de 100 mg ou de 200 mg) a été étudiée chez les enfants (de 10 à 17 ans) atteints de diabète de type 2. Dans cette population, l’ASC de la sitagliptine dans le plasma, ajustée en fonction de la dose, était environ 18 % plus faible que celle des adultes atteints de diabète de type 2 pour une dose de 100 mg.
Aucune étude n’a été réalisée avec la sitagliptine chez les enfants de moins de 10 ans.
L’indication d’utilisation chez les enfants n’est pas autorisée par Santé Canada.
Personnes âgées
Sitagliptine
L’âge n’a eu aucun effet cliniquement significatif sur les paramètres pharmacocinétiques de la sitagliptine d’après une analyse pharmacocinétique démographique portant sur des données de phases I et II. Les concentrations plasmatiques de sitagliptine étaient environ 19 % plus élevées chez les sujets âgés (65 à 80 ans) que chez les sujets plus jeunes.
Chlorhydrate de metformine
Les études cliniques contrôlées portant sur la metformine ne comprenaient pas assez de participants âgés pour que l’on puisse vérifier si la réponse thérapeutique chez ce type de patients diffère de celle qui est observée chez les patients plus jeunes.
Des données limitées provenant d’études pharmacocinétiques contrôlées évaluant le chlorhydrate de metformine chez des personnes âgées en bonne santé laissent croire que la clairance plasmatique totale est diminuée, que la demi-vie est prolongée et que la Cmax est augmentée comparativement à des sujets sains plus jeunes. Selon ces données, il semble que la variation des paramètres pharmacocinétiques de la metformine avec l’âge soit attribuable, principalement, à une modification de la fonction rénale (7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
Sexe
Sitagliptine
Le sexe n’a eu aucun effet cliniquement significatif sur les paramètres pharmacocinétiques de la sitagliptine d’après une analyse des données pharmacocinétiques regroupées provenant d’études de phase I et une analyse pharmacocinétique démographique portant sur des données de phases I et II.
Chlorhydrate de metformine
Dans les études pharmacocinétiques menées auprès de volontaires en bonne santé, il n’y avait pas de différences importantes entre les hommes et les femmes quant à l’ASC de la metformine (hommes = 268; femmes = 293) et à la t½ (hommes = 229; femmes = 260). Cependant, la Cmax de la metformine était légèrement plus élevée chez les femmes (rapport entre les femmes et les hommes pour la Cmax = 1,4). La variation du Cmax en fonction du sexe n’a probablement pas d’importance sur le plan clinique.
Origine ethnique
Sitagliptine
La race n’a pas eu d’effet cliniquement significatif sur les paramètres pharmacocinétiques de la sitagliptine d’après une analyse des données pharmacocinétiques regroupées provenant d’études de phase I et d’après une analyse pharmacocinétique démographique portant sur des données de phases I et II auxquelles ont pris part des sujets de race blanche, hispaniques, de race noire et asiatiques.
Insuffisance hépatique
Teva-Sitagliptin malate / Metformin est contre-indiqué chez les patients atteints d’insuffisance hépatique grave et ne doit pas être utilisé chez les patients présentant des signes cliniques ou confirmés par des épreuves de laboratoire d’un trouble hépatique (voir 2 CONTRE-INDICATIONS).
Sitagliptine
Chez des patients présentant une insuffisance hépatique modérée (stade de Child-Pugh compris entre 7 et 9), l’ASC et la Cmax moyennes de la sitagliptine ont augmenté d’environ 21 % (IC à 90 % : 1 % à 46 %) et 13 % (IC à 90 % : -9 % à 42 %), respectivement, comparativement à des témoins appariés en bonne santé, après l’administration d’une dose unique de 100 mg de sitagliptine.
Chlorhydrate de metformine
Aucune étude évaluant les paramètres pharmacocinétiques de la metformine n’a été réalisée chez des patients atteints d’insuffisance hépatique.
- Insuffisance rénale : Teva-Sitagliptin malate / Metformin est contre-indiqué chez les patients atteints d’insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2) (voir 2 CONTRE-INDICATIONS).
Sitagliptine
Une étude au su portant sur l’administration d’une seule dose a été menée pour évaluer la pharmacocinétique d’une dose réduite de sitagliptine (50 mg) chez des sujets présentant une insuffisance rénale chronique à divers degrés, comparativement à des témoins normaux en bonne santé. La population de l’étude comprenait des sujets présentant une insuffisance rénale légère, modérée et grave, ainsi que des sujets présentant une insuffisance rénale au stade terminal sous hémodialyse. En outre, les effets de l’insuffisance rénale sur la pharmacocinétique de la sitagliptine chez les diabétiques de type 2 atteints d’insuffisance rénale légère, modérée ou grave (y compris d’IRST) ont été évalués au moyen d’analyses pharmacocinétiques de populations.
L’ASC plasmatique de la sitagliptine des sujets présentant une insuffisance rénale légère (DFGe ≥ 60 mL/min/1,73 m2 et < 90 mL/min/1,73 m2) et des sujets présentant une insuffisance rénale modérée (DFGe ≥ 45 mL/min/1,73 m2 et < 60 mL/min/1,73 m2) était environ 1,2 à 1,6 fois plus élevée, respectivement, que celle des témoins normaux en bonne santé. Ces différences n’étant pas jugées significatives sur le plan clinique, aucun ajustement de la posologie n’est nécessaire.
L’ASC plasmatique de la sitagliptine était environ 2 fois plus élevée chez les sujets présentant une insuffisance rénale modérée (DFGe ≥ 30 mL/min/1,73 m2 et < 45 mL/min/1,73 m2) et environ 4 fois plus élevée chez les patients présentant une insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2), y compris chez ceux présentant une insuffisance rénale au stade terminal sous hémodialyse, que chez les témoins normaux en bonne santé.
Pour atteindre des concentrations plasmatiques de sitagliptine comparables à celles observées chez les patients dont la fonction rénale est normale, il est recommandé d’administrer des doses moins élevées chez les patients dont le DFGe est inférieur à 45 mL/min/1,73 m2 (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
Chlorhydrate de metformine
Chez les patients dont la fonction rénale est réduite, les demi-vies plasmatique et sanguine de la metformine sont prolongées et la clairance rénale est réduite (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Ce médicament devrait être conservé entre 15 °C et 25 °C.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination
commune :
malate de sitagliptine chlorhydrate de metformine
Dénomination
systématique :
Malate de 7-[(3R)-3-amino-1-oxo-4-(2,4,5-trifluorophényl)butyl]-5,6,7,8-tétrahydro-3-(trifluorométhyl)-1,2,4-triazolo[4,3-α]pyrazine
chlorhydrate de 1,1-diméthylbiguanide
Formule
moléculaire :
C16H15F6N5O • C4H6O5
C4H12 ClN5
Masse
moléculaire :
541,3 g/mol
165,6 g/mol
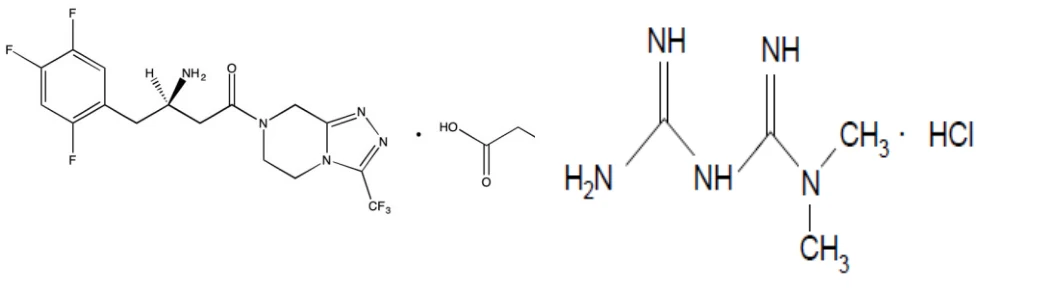
Formule
développée :
Propriétés
physicochimiques :
Le malate de sitagliptine est une poudre de couleur blanche à blanc cassé. Il est soluble dans l’eau, très légèrement soluble dans le méthanol, l’éthanol et l’acétone et pratiquement insoluble dans le dichlorométhane, l’éther diéthylique, le n-hexane et le toluène. Le pH est 4,1.
Le chlorhydrate de metformine est un composé cristallin blanc ou presque blanc. Il est entièrement soluble dans l’eau, légèrement soluble dans l’alcool et pratiquement insoluble dans l’acétone et le chlorure de méthylène. Le pKa de la metformine est de 12,4. Le pH est de 6,0 à 7,5.
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Les études cliniques portant sur l’administration concomitante de sitagliptine et de metformine ont révélé une amélioration significative de la maîtrise glycémique chez les patients atteints de diabète de type 2. Aucune des études cliniques portant sur l’efficacité décrites ci-dessous n’a été effectuée avec les comprimés de sitagliptine et de metformine; cependant, on dispose de données démontrant la bioéquivalence des comprimés de sitagliptine et de metformine et des comprimés de sitagliptine/chlorhydrate de metformine à libération immédiate administrés conjointement (voir 10 PHARMACOLOGIE CLINIQUE).
L’innocuité et l’efficacité de la sitagliptine en association avec la metformine ont été évaluées dans le cadre de quatre études à double insu, contrôlées par placebo, ainsi que d’une étude à double insu, contrôlée par un comparateur actif, chez des patients atteints de diabète de type 2. Dans toutes les études, les patients qui présentaient une maîtrise inadéquate de la glycémie malgré la prise de doses stables de metformine ≥ 1500 mg ont été répartis aléatoirement pour recevoir, en plus de leur traitement de fond, soit 100 mg de sitagliptine par jour, soit un placebo, soit un comparateur actif.
Sitagliptine en association avec la metformine
Étude contrôlée par placebo :
Tableau 8 : Résumé du plan et des caractéristiques démographiques de l’étude
No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| P020 | Multicentrique, à double insu, avec répartition aléatoire et contrôlée par placebo | Comprimés de sitagliptine et de metformine à 100 mg 1 fois par jour + metformine à > 1500 mg/jour ou placebo + metformine à > 1500 mg/jour Orale 24 semaines | 701 | 54,5 ans (19 à 78) | Hommes : 400 Femmes : 301 |
Au total, 701 patients atteints de diabète de type 2 ont pris part à une étude de 24 semaines, à double insu, avec répartition aléatoire et contrôlée par placebo visant à évaluer l’efficacité de la sitagliptine en association avec la metformine. Tous les patients ont commencé par prendre de la metformine en monothérapie, et leur dose a été augmentée jusqu’à un minimum de 1500 mg par jour. Les patients ont ensuite été répartis au hasard pour recevoir, en plus de la metformine, 100 mg de sitagliptine ou un placebo une fois par jour. Les patients atteints d’insuffisance cardiaque nécessitant un traitement pharmacologique ont été exclus de cette étude.
Administrée en association avec la metformine, la sitagliptine a entraîné des améliorations significatives du taux d’HbA1c, de la glycémie à jeun et de la glycémie postprandiale (2 heures), comparativement au traitement associant le placebo et la metformine (voir le tableau 9). L’amélioration du taux d’HbA1c n’était pas influencée par le taux initial d’HbA1c, la prise antérieure d’un traitement antihyperglycémiant, le sexe, l’âge, les valeurs initiales de l’IMC, le temps écoulé depuis le diagnostic de diabète, la présence d’un syndrome métabolique (selon les critères du NCEP) et les indices standard de résistance à l’insuline (HOMA-IR) ou de sécrétion de l’insuline (HOMA-β). Le poids corporel des sujets a diminué par rapport au début de l’étude dans les deux groupes de traitement.
Tableau 9 : Paramètres glycémiques et poids corporel à la dernière visite (étude de 24 semaines) chez les patients traités par la sitagliptine en association avec la metformine†
Sitagliptine à 100 mg + metformine | Placebo + metformine | |
| HbA1c (%) | N = 453 | N = 224 |
| Valeurs initiales (moyenne) | 8,0 | 8,0 |
| Variation par rapport aux valeurs initiales (moyenne ajustée‡) | -0,7 | -0,0 |
| Différence par rapport à l’association placebo + metformine (moyenne ajustée‡) | -0,7§ | |
| Patients (%) ayant atteint un taux d’HbA1c < 7 % | 213 (47,0 %) | 41 (18,3 %) |
| Glycémie à jeun (mmol/L) | N = 454 | N = 226 |
| Valeurs initiales (moyenne) | 9,4 | 9,6 |
| Variation par rapport aux valeurs initiales (moyenne ajustée‡) | -0,9 | 0,5 |
| Différence par rapport à l’association placebo + metformine (moyenne ajustée‡) | -1,4§ | |
| Glycémie postprandiale (2 heures) (mmol/L) | N = 387 | N = 182 |
| Valeurs initiales (moyenne) | 15,3 | 15,1 |
| Variation par rapport aux valeurs initiales (moyenne ajustée‡) | -3,4 | -0,6 |
| Différence par rapport à l’association placebo + metformine (moyenne ajustée‡) | -2,8§ | |
| Poids corporel (kg)* | N = 399 | N = 169 |
| Valeurs initiales (moyenne) | 86,9 | 87,6 |
| Variation par rapport aux valeurs initiales (moyenne ajustée‡) | -0,7 | -0,6 |
| Différence par rapport à l’association placebo + metformine (moyenne ajustée‡) | -0,1¶ |
† Tous les patients traités (analyse selon l’intention de traiter). ‡ Moyennes (moindres carrés) ajustées en fonction d’un traitement antihyperglycémiant antérieur et des valeurs initiales.
§ p < 0,001, comparativement à l’association placebo + metformine.
* Tous les patients traités, à l’exclusion des patients qui ont reçu un traitement glycémique de secours. ¶ Résultats non significatifs sur le plan statistique (p ≥ 0,05) par rapport à l’association placebo + metformine.
Étude contrôlée par un comparateur actif (sulfonylurée) :
Tableau 10 : Résumé du plan et des caractéristiques démographiques de l’étude
No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| P024 | Multicentrique, à double insu, avec répartition aléatoire et contrôlée par un comparateur actif | Comprimés de sitagliptine et de metformine à 100 mg/jour + metformine à > 1500 mg/jour ou glipizide à 5 à 20 mg/jour + metformine à > 1500 mg/jour Orale 52 semaines | 1172 | Hommes : 23 à 79 ans Femmes : 22 à 78 ans | Hommes : 694 Femmes : 478 |
Le maintien à long terme de l’effet a été évalué dans un essai de 52 semaines, mené à double insu et contrôlé par le glipizide, auprès de patients atteints de diabète de type 2 n’ayant pas obtenu une maîtrise adéquate de la glycémie avec la metformine en monothérapie à ≥ 1500 mg/jour. Dans cette étude, les patients ont été répartis au hasard pour recevoir en plus soit 100 mg de sitagliptine par jour (n = 588), soit du glipizide (n = 584) pendant 52 semaines. Les patients du groupe glipizide ont reçu une posologie initiale de 5 mg/jour qui a été par la suite augmentée à la discrétion de l’investigateur afin d’obtenir une glycémie à jeun cible de 6,1 mmol/L, sans épisode d’hypoglycémie importante, pendant les 18 semaines suivantes. Une posologie maximale de 20 mg/jour était permise afin d’optimiser l’équilibre glycémique. Par la suite, la dose du glipizide devait demeurer constante. La dose quotidienne moyenne du glipizide après la période d’ajustement posologique était de 10,3 mg.
Les deux traitements ont entraîné une amélioration statistiquement significative de l’équilibre glycémique par rapport aux valeurs initiales. Après 52 semaines, la réduction du taux d’HbA1c comparativement à la valeur initiale était de 0,67 % pour la sitagliptine à 100 mg par jour et de 0,67 % pour le glipizide, confirmant ainsi la non-infériorité de la sitagliptine par rapport au glipizide. La réduction de la glycémie à jeun était de 0,6 mmol/L pour la sitagliptine et de 0,4 mmol/L pour le glipizide. Dans cette étude, le rapport pro-insuline:insuline, un marqueur de l’efficacité de la synthèse et de la libération d’insuline, s’est amélioré avec la sitagliptine comparativement au glipizide. Le taux d’hypoglycémie dans le groupe sitagliptine (4,9 %) était significativement plus faible que dans le groupe glipizide (32,0 %). En moyenne, le poids corporel des patients traités par la sitagliptine a significativement diminué par rapport à leur poids initial, comparativement à celui des patients sous glipizide, qui a significativement augmenté (-1,5 kg p/r à +1,1 kg).
La sitagliptine comme traitement d’appoint
Traitement d’appoint par la metformine et le glimépiride :
Tableau 11 : Résumé du plan et des caractéristiques démographiques de l’étude
No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| P035 | Multicentrique, à double insu, avec répartition aléatoire et contrôlée par placebo | Comprimés de sitagliptine et de metformine à 100 mg/jour + glimépiride à > 4 mg/jour en association avec la metformine à > 1500 mg/jour ou placebo + glimépiride à > 4 mg/jour en association avec la metformine à > 1500 mg/jour Orale 24 semaines | 229 | 58,0 ans (33 à 75) | Hommes : 120 Femmes : 109 |
Dans une étude de 24 semaines, à double insu, avec répartition aléatoire et contrôlée par placebo visant à évaluer l’efficacité de la sitagliptine à 100 mg une fois par jour (n = 116), comparativement à un placebo (n = 113), 229 patients ont reçu du glimépiride (≥ 4 mg par jour) en association avec de la metformine (≥ 1500 mg par jour); les résultats relatifs aux paramètres glycémiques, y compris le taux d’HbA1c et la glycémie à jeun, sont présentés ci-dessous.
Comparativement au placebo, l’administration conjointe de la sitagliptine, du glimépiride et de la metformine a entraîné une réduction significative du taux d’HbA1c et de la glycémie à jeun par rapport aux valeurs initiales (voir le tableau 12). La réduction moyenne du taux d’HbA1c par rapport aux valeurs initiales était généralement plus importante, comparativement au placebo, chez les patients qui présentaient un taux initial plus élevé. On a observé une légère augmentation du poids corporel (0,4 kg) chez les patients traités par la sitagliptine, comparativement à ceux recevant le placebo, dont le poids corporel a diminué significativement (-0,7 kg).
Tableau 12 : Paramètres glycémiques et poids corporel à la dernière visite (étude de 24 semaines) chez les patients recevant de la sitagliptine comme traitement d’appoint à la metformine en association avec le glimépiride†
Sitagliptine à 100 mg + metformine + glimépiride | Placebo + metformine + glimépiride | |
| HbA1c (%) | N = 115 | N = 105 |
| Valeurs initiales (moyenne) | 8,27 | 8,28 |
| Variation par rapport aux valeurs initiales (moyenne ajustée‡) | -0,59 | 0,30 |
| Différence par rapport au placebo (moyenne ajustée‡) | -0,89§ | |
| Patients (%) ayant atteint un taux d’HbA1c < 7 % | 26 (22,6) | 1 (1,0) |
| Glycémie à jeun (mmol/L) | N = 115 | N = 109 |
| Valeurs initiales (moyenne) | 9,95 | 9,93 |
| Variation par rapport aux valeurs initiales (moyenne ajustée‡) | -0,43 | 0,72 |
| Différence par rapport au placebo (moyenne ajustée‡) | -1,15§ | |
| Poids corporel (kg)* | N = 102 | N = 74 |
| Valeurs initiales (moyenne) | 86,5 | 84,6 |
| Variation par rapport aux valeurs initiales (moyenne ajustée‡) | 0,4 | -0,7 |
| Différence par rapport au placebo (moyenne ajustée‡) | 1,1†† |
† Tous les patients traités (analyse selon l’intention de traiter).
‡ Moyennes (moindres carrés) ajustées en fonction d’un traitement antihyperglycémiant antérieur et des valeurs initiales.
§ p < 0,001, comparativement au placebo.
* Tous les patients traités, à l’exclusion des patients qui ont reçu un traitement glycémique de secours. †† p = 0,007, comparativement au placebo.
Traitement d’appoint à la metformine et à l’insuline :
Tableau 13 : Résumé du plan et des caractéristiques démographiques de l’étude
No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| P051 | Multicentrique, à double insu, avec répartition aléatoire et contrôlée par placebo | Comprimés de sitagliptine et de metformine à 100 mg/jour + insuline à une dose stable (seule ou en association avec la metformine à > 1500 mg/jour) ou | 641 | 57,8 ans (25 à 82) | Hommes : 326 Femmes : 315 |
No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
placebo + insuline à une dose stable (seule ou en association avec la metformine à > 1500 mg/jour) Orale 24 semaines |
Un total de 641 patients atteints de diabète de type 2 ont participé à une étude de 24 semaines, contrôlée par placebo, menée à double insu et avec répartition aléatoire visant à évaluer l’efficacité de la sitagliptine à 100 mg une fois par jour en association avec de l’insuline. Environ 75 % des patients (n = 462) prenaient aussi de la metformine. Les patients qui obtenaient un taux d’HbA1c entre 7,5 % et 11,0 % en suivant un traitement stable associant l’insuline prémélangée à action prolongée ou intermédiaire et la metformine (≥ 1500 mg par jour) ont été répartis au hasard pour recevoir 100 mg de sitagliptine ou un placebo en plus de leur traitement de base. Les patients qui utilisaient des insulines prandiales à brève durée d’action ou à action rapide qui ne faisaient pas partie d’une préparation d’insuline prémélangée ou qui étaient administrées au moyen d’une pompe à insuline ont été exclus de cette étude. Les paramètres glycémiques mesurés comprenaient le taux d’HbA1c, la glycémie à jeun et la glycémie postprandiale (2 heures). Le traitement associant la sitagliptine, la metformine et l’insuline a entraîné des améliorations significatives du taux d’HbA1c, de la glycémie à jeun et de la glycémie postprandiale (2 heures), comparativement au traitement associant un placebo, la metformine et l’insuline (voir le tableau 14). Aucun des groupes de traitement n’a présenté de variation significative du poids corporel par rapport au départ.
Tableau 14 : Paramètres glycémiques et poids corporel à la dernière visite (étude de 24 semaines)
chez les patients recevant de la sitagliptine comme traitement d’appoint à la metformine en association avec l’insuline†
Sitagliptine à 100 mg + insuline + metformine | Placebo + insuline + metformine | |
| HbA1c (%) | N = 223 | N = 229 |
| Valeurs initiales (moyenne) | 8,7 | 8,6 |
| Variation par rapport aux valeurs initiales (moyenne ajustée‡) | −0,7 | −0,1 |
| Différence par rapport au placebo (moyenne ajustée‡,§) | −0,5* | |
| Patients (%) ayant atteint un taux d’HbA1c < 7 % | 32 (14,3) | 12 (5,2) |
| Glycémie à jeun (mmol/L) | N = 225 | N = 229 |
| Valeurs initiales (moyenne) | 9,6 | 9,8 |
| Variation par rapport aux valeurs initiales (moyenne ajustée‡) | −1,2 | −0,2 |
Sitagliptine à 100 mg + insuline + metformine | Placebo + insuline + metformine | |
| Différence par rapport au placebo (moyenne ajustée‡) | −1,0* | |
| Glycémie postprandiale (2 heures) (mmol/L) | N = 182 | N = 189 |
| Valeurs initiales (moyenne) | 15,6 | 15,6 |
| Variation par rapport aux valeurs initiales (moyenne ajustée‡) | −2,2 | 0,1 |
| Différence par rapport au placebo (moyenne ajustée‡) | −2,2* | |
| Poids corporel (kg)¶ | N = 201 | N = 200 |
| Valeurs initiales (moyenne) | 87,9 | 88,0 |
| Variation par rapport aux valeurs initiales (moyenne ajustée‡) | −0,1 | 0,0 |
| Différence par rapport au placebo (moyenne ajustée‡) | −0,1# |
† Tous les patients traités (analyse selon l’intention de traiter).
‡ Moyennes (moindres carrés) ajustées en fonction d’une insulinothérapie (insuline prémélangée p/r à insuline non prémélangée [action prolongée ou intermédiaire]) à la visite 1 et des valeurs initiales. § Le traitement par l’action réciproque de strate d’insuline n’était pas significatif (p > 0,10). * p < 0,001 comparativement au placebo.
¶ Tous les patients traités, à l’exclusion des données suivant l’administration d’un traitement glycémique de secours.
# Résultats non significatifs sur le plan statistique (p ≥ 0,05) par rapport au placebo.
Traitement d’appoint à la metformine et à la pioglitazone :
Tableau 15 : Résumé du plan et des caractéristiques démographiques de l’étude
No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| P128 | Multicentrique, à double insu, avec répartition aléatoire et contrôlée par placebo | Comprimés de sitagliptine et de metformine à 100 mg/jour + pioglitazone à > 30 mg/jour + metformine à > 1500 mg/jour ou placebo + pioglitazone à > 30 mg/jour + metformine à > 1500 mg/jour Orale 24 semaines | 313 | 56,1 (22 à 78) | Hommes : 195 Femmes : 118 |
Un total de 313 patients atteints de diabète de type 2 ont pris part à une étude de 26 semaines, à double insu, avec répartition aléatoire et contrôlée par placebo visant à évaluer l’efficacité de la sitagliptine en association avec la pioglitazone et la metformine. Des patients n’ayant pas obtenu une maîtrise adéquate de leur glycémie avec un traitement stable par la pioglitazone (30 ou 45 mg par jour) et la metformine (≥ 1500 mg par jour) ont été répartis au hasard pour recevoir 100 mg de sitagliptine ou le placebo, une fois par jour, en plus de leur traitement actuel.
Administrée en association avec la pioglitazone et la metformine, la sitagliptine a entraîné des améliorations significatives du taux d’HbA1c, de la glycémie à jeun et de la glycémie postprandiale (2 heures), comparativement au traitement associant le placebo, la pioglitazone et la metformine (voir le tableau 16). En général, les traitements n’ont eu aucune influence sur les taux sériques de lipides. Quant à la variation du poids corporel initial, aucune différence significative n’a été observée entre la sitagliptine et le placebo.
Tableau 16 : Paramètres glycémiques et poids corporel à la dernière visite (étude de 26 semaines)
chez les patients recevant la sitagliptine comme traitement d’appoint à la pioglitazone et la metformine†
Sitagliptine à 100 mg + pioglitazone à 30 ou 45 mg + metformine | Placebo + pioglitazone à 30 ou 45 mg + metformine | |
| HbA1c (%) | N = 152 | N = 153 |
| Valeurs initiales (moyenne) | 8,8 | 8,6 |
| Variation par rapport aux valeurs initiales (moyenne ajustée‡) | −1,2 | −0,4 |
| Différence par rapport au placebo (moyenne ajustée‡) | −0,7§ | |
| Patients (%) ayant atteint un taux d’HbA1c < 7 % | 32 (14,3) | 15 (9,8) |
| Glycémie à jeun (mmol/L) | N = 225 | N = 153 |
| Valeurs initiales (moyenne) | 9,6 | 9,6 |
| Variation par rapport aux valeurs initiales (moyenne ajustée‡) | −1,2 | −0,2 |
| Différence par rapport au placebo (moyenne ajustée‡) | −1,0* | |
| Glycémie postprandiale (2 heures) (mmol/L) | N = 182 | N = 135 |
| Valeurs initiales (moyenne) | 15,6 | 14,7 |
| Variation par rapport aux valeurs initiales (moyenne ajustée‡) | −2,2 | −0,8 |
| Différence par rapport au placebo (moyenne ajustée‡) | −2,2* | |
| Poids corporel (kg)* | N = 201 | N = 128 |
| Valeurs initiales (moyenne) | 87,9 | 82,0 |
| Variation par rapport aux valeurs initiales (moyenne ajustée‡) | −0,1 | 1,1 |
| Différence par rapport au placebo (moyenne ajustée‡) | −0,1 |
† Ensemble d’analyse intégral (analyse selon l’intention de traiter).
‡ Moyennes (moindres carrés) ajustées en fonction des valeurs initiales.
§ p < 0,001 comparativement au placebo.
* Tous les patients traités, à l’exclusion des patients qui ont reçu un traitement glycémique de secours. ¶ Résultats non significatifs sur le plan statistique (p ≥ 0,05) par rapport au placebo.
Étude TECOS sur l’innocuité cardiovasculaire : L’étude TECOS (Trial Evaluating Cardiovascular Outcomes with Sitagliptin) était une étude multicentrique menée à double insu, avec répartition aléatoire, en mode parallèle, contrôlée par placebo et axée sur des événements cliniques chez des patients atteints de diabète de type 2 (taux d’HbA1c égal ou supérieur à 6,5 % et inférieur à 8,0 %) et d’une maladie vasculaire avérée (coronaropathie, maladie cérébrovasculaire ischémique, athérosclérose périphérique). L’étude a été réalisée auprès de 14 671 patients (population en intention de traiter) dont 70,7 % étaient des hommes et 29,3 % étaient des femmes. En plus du traitement standard visant à l’atteinte des cibles à l’égard du taux d’HbA1c et des facteurs de risque CV à l’échelle régionale, 7332 patients ont reçu la sitagliptine à raison de 100 mg par jour (50 mg par jour si le débit de filtration glomérulaire estimé [DFGe] au début de l’étude était égal ou supérieur à 30 mL/min/1,73 m2 et inférieur à 50 mL/min/1,73 m2) et 7339 patients ont reçu un placebo. La durée médiane du traitement était de 31 mois et la durée médiane du suivi, de 36 mois. Les patients dont le DFGe était inférieur à 30 mL/min/1,73 m2 n’étaient pas admissibles à l’étude. Au sein de la population de l’étude, on comptait 10 863 patients atteints d’une coronaropathie, 3 588 patients atteints d’une maladie cérébrovasculaire, 2433 patients atteints d’une artériopathie périphérique, 2643 patients ayant des antécédents d’insuffisance cardiaque congestive (373 d’entre eux ayant une insuffisance cardiaque de classe III ou plus selon la classification de la New York Heart Association [NYHA]), 2004 patients avaient 75 ans ou plus et 3 324 patients présentaient une insuffisance rénale (DFGe inférieur à 60 mL/min/1,73 m2).
Le paramètre cardiovasculaire principal était un paramètre composé qui regroupait la survenue du premier des cas suivants : décès d’origine cardiovasculaire, infarctus du myocarde non fatal, AVC non fatal ou hospitalisation en raison d’un angor instable. Les paramètres cardiovasculaires secondaires comprenaient un paramètre composé qui regroupait la survenue du premier des cas suivants : décès d’origine cardiovasculaire, infarctus du myocarde non fatal ou AVC non fatal, ainsi que la survenue du premier cas des paramètres CV indépendants suivants : décès d’origine cardiovasculaire, infarctus du myocarde (fatal ou non), AVC (fatal ou non), hospitalisation en raison d’un angor instable, hospitalisation en raison d’une insuffisance cardiaque ou décès (toutes causes confondues). Un paramètre composé qui regroupait la survenue du premier cas de décès en raison d’une insuffisance cardiaque ou d’une hospitalisation en raison d’une insuffisance cardiaque congestive a également été évalué.
Lorsqu’ajoutée au traitement standard, la sitagliptine n’a pas augmenté le risque d’événements cardiovasculaires majeurs, de décès, ni d’hospitalisation en raison d’une insuffisance cardiaque, comparativement au traitement standard sans sitagliptine, chez les patients atteints de diabète de type 2. Aucun des paramètres n’a montré la supériorité de la sitagliptine par rapport au placebo (voir le tableau 17).
Tableau 17 : Fréquence des paramètres cardiovasculaires composés et des principaux paramètres secondaires répertoriés à la fin de la période de suivi (population en intention de traiter)
| Sitagliptine (N = 7332) | Placebo N = 7339 | Risque relatif (IC à 95 %) | Valeur de p† | |||||||
Sujets ayant présenté des événement s N (%) | Taux de fréquence par 100 patients-années* | Sujets ayant présenté des événement s N (%) | Taux de fréquence par 100 patients-années* | |||||||
Paramètre principal composé (décès d’origine CV, infarctus du myocarde non fatal, AVC non fatal ou hospitalisation en raison d’un angor instable) | 839 (11,4) | 4,1 | 851 (11,6) | 4,2 | 0,98 (0,89, 1,08) | < 0,001 | ||||
Paramètre secondaire composé (décès d’origine CV, infarctus du myocarde non fatal ou AVC non fatal) | 745 (10,2) | 3,6 | 746 (10,2) | 3,6 | 0,99 (0,89, 1,10) | < 0,001 | ||||
| Paramètres secondaires | ||||||||||
| Décès d’origine CV | 380 (5,2) | 1,7 | 366 (5,0) | 1,7 | 1,03 (0,89, 1,19) | 0,711 | ||||
Infarctus du myocarde (fatal ou non) | 300 (4,1) | 1,4 | 316 (4,3) | 1,5 | 0,95 (0,81, 1,11) | 0,487 | ||||
| AVC (fatal ou non) | 178 (2,4) | 0,8 | 183 (2,5) | 0,9 | 0,97 (0,79, 1,19) | 0,760 | ||||
| Hospitalisation en raison d’un angor instable | 116 (1,6) | 0,5 | 129 (1,8) | 0,6 | 0,90 (0,70, 1,16) | 0,419 | ||||
| Décès (toutes causes confondues) | 547 (7,5) | 2,5 | 537 (7,3) | 2,5 | 1,01 (0,90, 1,14) | 0,875 | ||||
Hospitalisation en raison d’une insuffisance cardiaque‡ | 228 (3,1) | 1,1 | 229 (3,1) | 1,1 | 1,00 (0,83, 1,20) | 0,983 | ||||
Décès en raison d’une insuffisance cardiaque ou hospitalisation en raison d’une insuffisance cardiaque‡ | 237 (3,2) | 1,1 | 240 (3,3) | 1,1 | 0,99 (0,83, 1,18) | 0,909 | ||||
* Le taux de fréquence par 100 patients-années est calculé selon la formule suivante : 100 × (nombre total de patients ayant présenté au moins un événement pendant la période d’exposition admissible/durée totale de la période de suivi [exprimée en nombre de patients-années]).
† Selon le modèle de Cox avec stratification par région. Pour les paramètres composés, les valeurs de p correspondent aux résultats d’un test de non-infériorité visant à montrer que le risque relatif est inférieur à 1,3. Pour tous les autres paramètres, la valeur de p a été obtenue à l’aide d’un test statistique évaluant les différences quant au risque relatif.
‡ Le paramètre « hospitalisation en raison d’une insuffisance cardiaque » a été ajusté pour tenir compte des antécédents d’insuffisance cardiaque au début de l’étude.
Chlorhydrate de metformine
L’étude prospective et avec répartition aléatoire UKPDS a démontré les bienfaits à long terme d’une maîtrise énergique de la glycémie chez les adultes atteints de diabète de type 2. L’analyse des résultats des patients ayant un excès de poids qui ont été traités par la metformine après l’échec d’un régime alimentaire seul a révélé :
- Une réduction significative du risque absolu de toute complication liée au diabète dans le groupe metformine (29,8 événements/1000 patients-années) par comparaison avec le groupe soumis uniquement à un régime alimentaire (43,3 événements/1000 patients-années, p = 0,0023) et les groupes sulfonylurée et insulinothérapie combinés (40,1 événements/1000 patients-années, p = 0,0034);
- Une réduction significative du risque absolu de mortalité liée au diabète dans le groupe metformine (7,5 événements/1000 patients-années) par comparaison avec le groupe soumis uniquement à un régime alimentaire (12,7 événements/1000 patients-années; p = 0,017). Aucune différence significative n’a été observée entre le groupe sous metformine et les groupes ayant reçu à un traitement énergique par une sulfonylurée ou l’insuline;
- Une réduction significative du risque absolu de mortalité globale dans le groupe metformine (13,5 événements/1000 patients-années) par comparaison avec le groupe soumis uniquement à un régime alimentaire (20,6 événements/1000 patients-années, p = 0,011) et les groupes sulfonylurée et insulinothérapie combinées (18,9 événements/1000 patients-années, p = 0,021);
- Une réduction significative du risque absolu d’infarctus du myocarde dans le groupe metformine (11 événements/1000 patients-années) par comparaison avec le groupe ayant reçu un régime alimentaire seul (18 événements/1000 patients-années; p = 0,01). Aucune différence significative n’a été observée entre les groupes ayant reçu la metformine et les groupes ayant reçu un traitement intensif par une sulfonylurée ou l’insuline.
Aucune différence significative n’a été observée entre le groupe metformine et le groupe soumis uniquement à un régime alimentaire pour ce qui est des autres paramètres d’évaluations combinés (AVC, maladie vasculaire périphérique et complications microvasculaires).
14.2 Études de biodisponibilité comparative
On a mené une étude de biodisponibilité croisée à deux variables indépendantes au cours de laquelle des hommes à jeun en bonne santé ont reçu une dose unique de deux types de comprimés de sitagliptine / metformine à 50 mg/500 mg — — Teva-Sitagliptin malate / Metformin (Teva Canada Limitée) et Janumet® (Merck Canada Inc.), après répartition aléatoire. Le produit testé et le produit de référence ont été administrés sous forme d’une dose orale unique de comprimés de sitagliptine / chlorhydrate de metformine à 50 mg/500 mg. Les données de biodisponibilité recueillies auprès des 19 sujets qui ont terminé l’étude sont présentées dans les tableaux ci-après.
Sitagliptine (1 × 50 mg de sitagliptine / 500 mg de chlorhydrate de metformine) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testéa | Produit de référenceb | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 1894,29 1873,16 (15,83) | 1910,31 1890,46 (14,94) | 98,94 | 96,44 – 101,49 |
ASCI (ng•h/mL) | 1993,96 1973,19 (15,18) | 1998,24 1978,93 (14,38) | 99,55 | 97,01 – 102,16 |
Cmax (ng/mL) | 175,54 169,72 (28,50) | 168,27 163,74 (23,66) | 103,22 | 94,87 – 112,29 |
tmaxc (h) | 3,00 (0,50 – 4,50) | 3,50 (1,00 – 6,00) | ||
t½d (h) | 8,83 (13,98) | 8,86 (15,37) | ||
a Comprimés Teva-Sitagliptin / Metformin (sitagliptine sous forme de malate de sitagliptine / chlorhydrate de metformine) à 50 mg/500 mg (Teva Canada Limitée)
b Comprimés Janumet® (sitagliptine sous forme de phosphate de sitagliptine monohydraté / chlorhydrate de metformine) à 50 mg/500 mg (Merck Canada Inc.), achetés au Canada.
c Exprimé sous forme de médiane (extrêmes)
d Exprimé sous forme de moyenne arithmétique (% CV)
Metformine (1 × 50 mg de sitagliptine / 500 mg de chlorhydrate de metformine) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testéa | Produit de référenceb | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 10094,60 9847,74 (22,86) | 10396,26 10185,79 (20,60) | 96,91 | 92,82 – 101,18 |
ASCI
(ng•h/mL)
10297,15 10046,36 (22,88)
10629,16
10414,64 (20,53) 96,70 92,64 – 100,94
Metformine (1 × 50 mg de sitagliptine / 500 mg de chlorhydrate de metformine) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testéa | Produit de référenceb | Rapport des moyennes géométriques (%) | IC90 % |
Cmax (ng/mL) | 1164,11 1131,90 (24,58) | 1216,14 1176,22 (27,28) | 96,24 | 91,57 – 101,16 |
tmaxc (h) | 4,00 (1,67 – 6,00) | 4,10 (1,67-5,00) | ||
t½d (h) | 3,82 (10,62) | 3,92 (12,36) | ||
a Comprimés Teva-Sitagliptin / Metformin (sitagliptine sous forme de malate de sitagliptine / chlorhydrate de metformine) à 50 mg/500 mg (Teva Canada Limitée)
b Comprimés Janumet® (sitagliptine sous forme de phosphate de sitagliptine monohydraté / chlorhydrate de metformine) à 50 mg/500 mg (Merck Canada Inc.), achetés au Canada.
c Exprimé sous forme de médiane (extrêmes)
d Exprimé sous forme de moyenne arithmétique (% CV)
On a mené une étude de biodisponibilité croisée à deux variables indépendantes au cours de laquelle des hommes à jeun en bonne santé ont reçu une dose unique de deux types de comprimés de sitagliptine / metformine à 50 mg/1000 mg — — Teva-Sitagliptin malate / Metformin (Teva Canada Limitée) et Janumet® (Merck Canada Inc.), après répartition aléatoire. Le produit testé et le produit de référence ont été administrés sous forme d’une dose orale unique de comprimés de sitagliptine / chlorhydrate de metformine à 50 mg/1000 mg. Les données de biodisponibilité recueillies auprès des 17 sujets qui ont terminé l’étude sont présentées dans les tableaux ci-après.
Sitagliptine (1 × 50 mg de sitagliptine / 1000 mg de chlorhydrate de metformine) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testéa | Produit de référenceb | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 2027,92 2062,53 (17,97 %) | 2014,73 2068,19 (20,28 %) | 100,60 | 95,52 - 105,96 |
ASCI (ng•h/mL) | 2083,05 2117,16 (17,58 %) | 2073,33 2126,58 (19,99 %) | 100,42 | 95,57 - 105,52 |
Cmax (ng/mL) | 162,85 166,43 (21,56 %) | 161,99 168,63 (26,92 %) | 100,91 | 93,54 - 108,86 |
tmaxc (h) | 3,50 (2,00-6,00) | 3,50 (1,33-6,00) | ||
t½d (h) | 11,06 (24,22 %) | 11,63 (20,27 %) | ||
a Comprimés Teva-Sitagliptin / Metformin (sitagliptine sous forme de malate de sitagliptine / chlorhydrate de metformine) à 50 mg/1000 mg (Teva Canada Limitée)
b Comprimés Janumet® (sitagliptine sous forme de phosphate de sitagliptine monohydraté / chlorhydrate de metformine) à 50 mg/1000 mg (Merck Canada Inc.), achetés au Canada.
c Exprimé sous forme de médiane (extrêmes)
d Exprimé sous forme de moyenne arithmétique (% CV)
Metformine (1 × 50 mg de sitagliptine / 1000 mg de chlorhydrate de metformine) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testéa | Produit de référenceb | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 17677,19 18132,36 (21,89 %) | 17908,14 18415,01 (23,79 %) | 98,91 | 92,27 - 106,02 |
ASCI (ng•h/mL) | 17964,07 18406,48 (21,35 %) | 18165,71 18667,73 (23,41 %) | 99,10 | 92,62 - 106,03 |
Cmax (ng/mL) | 2282,48 2382,52 (30,80 %) | 2535,84 2584,92 (19,84 %) | 89,72 | 81,42 - 98,87 |
tmaxc (h) | 1,33 (1,00-4,00) | 1,33 (1,00 - 3,50) | ||
t½d (h) | 4,09 (12,54 %) | 4,20 (21,40 %) | ||
a Comprimés Teva-Sitagliptin/Metformin (sitagliptine sous forme de malate de sitagliptine / chlorhydrate de metformine) à 50 mg/1000 mg (Teva Canada Limitée)
b Comprimés Janumet® (sitagliptine sous forme de phosphate de sitagliptine monohydraté / chlorhydrate de metformine) à 50 mg/1000 mg (Merck Canada Inc.), achetés au Canada.
c Exprimé sous forme de médiane (extrêmes)
d Exprimé sous forme de moyenne arithmétique (% CV)
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Aucune étude chez l’animal évaluant la carcinogenèse, la mutagenèse et les effets sur la fertilité et la reproduction n’a été menée avec l’association sitagliptine et metformine en comprimés. Les données qui suivent reposent sur les observations provenant d’études réalisées séparément sur la sitagliptine et la metformine ainsi que sur les résultats d’une étude de toxicité de 16 semaines menée chez le chien et portant sur l’administration concomitante de sitagliptine et de metformine.
Toxicologie générale :
Toxicité aiguë
Sitagliptine
La DL50 approximative de la sitagliptine administrée par voie orale à des rats est supérieure à 3000 mg/kg (dose maximale évaluée). Cette dose correspond à ≥ 200 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte. Chez la souris, la DL50 approximative de la sitagliptine administrée par voie orale est de 4000 mg/kg. Cette dose correspond à > 385 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte.
Toxicité chronique
Sitagliptine et metformine
Des études précliniques portant sur la toxicocinétique et la toxicité de doses administrées par voie orale ont été menées chez le chien avec l’association sitagliptine et metformine en comprimés.
Dans une étude de 16 semaines portant sur la toxicité de doses orales, des chiennes ont reçu 20 mg/kg/jour de metformine administrée seule ou en association avec 2, 10 ou 50 mg/kg/jour de sitagliptine. Une ataxie ou des tremblements transitoires ont été observés dans le groupe recevant le traitement d’association à dose élevée. Ces signes étaient considérés comme un effet de la sitagliptine, ceux-ci ayant déjà été observés lors d’études antérieures menées chez des chiens ayant reçu la sitagliptine seule à la dose de 50 mg/kg/jour. La dose sans effet pour tout changement relié au traitement était de 10 mg/kg/jour de sitagliptine + 20 mg/kg/jour de metformine, ce qui représente jusqu’à 6 fois l’exposition générale chez l’humain à la dose de 100 mg/jour (pour la sitagliptine), et jusqu’à 2,5 fois l’exposition générale chez l’humain à la dose de 2000 mg/jour (pour la metformine).
Sitagliptine
La toxicité potentielle de la sitagliptine a été évaluée dans une série d’études portant sur la toxicité de doses répétées, pendant une période pouvant aller jusqu’à 53 semaines chez le chien et jusqu’à 27 semaines chez le rat. Chez les chiens ayant reçu des doses orales de sitagliptine de 2, de 10 et de 50 mg/kg/jour, la dose sans effet était de 10 mg/kg/jour (jusqu’à 6 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte). Les signes physiques reliés au traitement observés dans le groupe ayant reçu la dose de 50 mg/kg/jour comprenaient : respiration gueule ouverte, salivation, vomissements spumeux blanchâtres, ataxie, tremblements, baisse de l’activité ou posture voûtée. Ces signes ont été transitoires, d’intensité légère, et de fréquence décroissante durant le cours de l’étude. Une dégénérescence musculosquelettique très légère ou légère a également été mise en évidence histologiquement dans les études de toxicité de 14 et de 27 semaines à la dose de 50 mg/kg/jour.
Toutefois, aucune dégénérescence musculosquelettique n’a été observée dans l’étude de toxicité de 53 semaines, indiquant l’absence de reproductibilité ou d’évolution de ce changement lorsque la durée du traitement est prolongée. À la dose de 50 mg/kg/jour, les valeurs de l’exposition générale chez le chien ont été 26 fois supérieures à celles de l’exposition chez l’humain à la dose recommandée de 100 mg/jour chez l’humain adulte. Chez le rat, la sitagliptine a été administrée par voie orale à des doses allant jusqu’à 180 mg/kg/jour (jusqu’à 23 fois l’exposition chez l’humain à la dose recommandée de 100 mg/jour chez l’humain adulte) sans qu’une toxicité significative n’ait été observée. Le seul effet relié au médicament observé a été la salivation post-dose, sans doute associée à la faible palatabilité du médicament, aux doses de 60 mg/kg/jour et de 180 mg/kg/jour.
Les modifications reliées au traitement observées chez l’animal ne laissent pas entrevoir de répercussions cliniques aux doses thérapeutiques recommandées chez l’humain.
Carcinogenèse
Sitagliptine
Une étude de 2 ans sur la carcinogenèse a été menée chez des rats mâles et femelles recevant des doses orales de sitagliptine de 50, de 150 et de 500 mg/kg/jour. Chez les animaux ayant reçu la dose élevée, on a observé une fréquence accrue d’adénomes et de carcinomes hépatiques chez les mâles et de carcinomes hépatiques chez les femelles. Cette dose chez le rat correspond à environ 58 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte. Cette dose a été associée à une hépatotoxicité chez le rat. La dose sans effet toxique sur l’induction d’une néoplasie hépatique était de 150 mg/kg/jour, soit environ 19 fois l’exposition humaine à la dose recommandée de 100 mg. Étant donné qu’une corrélation a été observée entre l’hépatotoxicité et l’induction d’une néoplasie hépatique chez le rat, cette fréquence accrue de tumeurs hépatiques chez le rat était probablement secondaire à la toxicité hépatique chronique associée à cette dose élevée. L’importance clinique de ces résultats chez l’humain est inconnue.
Une étude de 2 ans sur la carcinogenèse a été menée chez des souris mâles et femelles recevant des doses orales de sitagliptine de 50, de 125, de 250 et de 500 mg/kg/jour. La sitagliptine n’a pas augmenté la fréquence des tumeurs, tous organes confondus, chez la souris à des doses allant jusqu’à 500 mg/kg/jour (environ 68 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte).
Chlorhydrate de metformine
Des études de carcinogenèse de longue durée ont été menées chez le rat (administration pendant 104 semaines) et chez la souris (administration pendant 91 semaines) à des doses allant jusqu’à 900 mg/kg/jour et 1500 mg/kg/jour, respectivement. Dans les deux cas, ces doses représentent environ 3 fois la dose quotidienne maximale recommandée chez l’humain, en fonction de la surface corporelle. Aucun signe de carcinogenèse imputable à la metformine n’a été observé chez les souris mâles ou femelles. De même, aucun pouvoir tumérogène de la metformine n’a été décelé chez les rats mâles. Toutefois, une fréquence accrue de polypes bénins du stroma utérin a été observée chez les rats femelles ayant reçu 900 mg/kg/jour.
Lors d’une étude de carcinogenèse au cours de laquelle des doses allant jusqu’à 2000 mg/kg/jour ont été administrées par voie cutanée chez la souris transgénique Tg.AC, aucun signe de carcinogenèse n’a été observé, ni chez les mâles, ni chez les femelles.
Génotoxicité :
Sitagliptine
La sitagliptine n’a pas entraîné d’effet mutagène ou clastogène lors d’une série d’études de toxicologie génétique, y compris l’épreuve d’Ames sur des bactéries (épreuve de mutagenèse microbienne), l’épreuve d’aberration chromosomique sur cellules ovariennes de hamster chinois, l’épreuve d’anomalies cytogénétiques in vitro utilisant également des cellules ovariennes de hamster chinois, une épreuve in vitro par élution alcaline sur brins d’ADN dans des hépatocytes de rats (une épreuve qui mesure la capacité du composé à induire des cassures sur des brins uniques d’ADN) et une épreuve du micronoyau in vivo.
Chlorhydrate de metformine
Aucun effet mutagène de la metformine n’a été révélé à l’aide des épreuves in vitro suivantes : épreuve d’Ames (S. typhimurium), épreuve de mutation génétique (cellules de lymphome de souris) ou recherche d’aberrations chromosomiques (lymphocytes humains). Les résultats du test du micronoyau in vivo chez la souris se sont aussi révélés négatifs.
Toxicologie pour la reproduction et le développement :
Aucune étude chez l’animal évaluant les effets sur la reproduction n’a été menée avec l’association sitagliptine et metformine en comprimés. Les données qui suivent reposent sur les observations provenant d’études réalisées séparément sur la sitagliptine et la metformine.
Sitagliptine
Aucun effet indésirable n’a été observé sur la fécondité de rats mâles et femelles ayant reçu la sitagliptine par voie orale à des doses allant jusqu’à 1000 mg/kg/jour (jusqu’à environ 100 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte) avant et pendant la période d’accouplement.
La sitagliptine ne s’est pas révélée tératogène chez le rat à des doses orales allant jusqu’à 250 mg/kg, ni chez le lapin à des doses allant jusqu’à 125 mg/kg, administrées pendant l’organogenèse (jusqu’à 32 et 22 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte). Une légère augmentation de la fréquence des malformations costales fœtales reliée au traitement (côtes ondulées, hypoplasiques ou manquantes) a été observée chez les petits de rates ayant reçu des doses orales de 1000 mg/kg/jour (environ 100 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte). La concentration sans effet toxique sur le développement était de 250 mg/kg/jour (32 fois l’exposition chez l’humain à la dose quotidienne recommandée de 100 mg/jour chez l’humain adulte). Des baisses du poids corporel moyen reliées au traitement ont été observées avant le sevrage chez les animaux des deux sexes, tandis qu‘un gain pondéral a été observé après le sevrage chez les rejetons mâles des rates ayant reçu des doses orales de 1000 mg/kg.
Chlorhydrate de metformine
La fécondité des rats mâles ou femelles n’a pas été affectée par la metformine administrée à des doses allant jusqu’à 600 mg/kg/jour, soit environ 3 fois la dose quotidienne maximale recommandée chez l’humain, en fonction de la surface corporelle.
Lors d’une étude examinant les effets toxiques sur la fertilité et le développement, on a observé une diminution du poids des organes reproducteurs masculins chez les rats ayant reçu une dose plus élevée, soit 900 mg/kg/jour.
La metformine ne s’est pas révélée tératogène chez le rat et le lapin à des doses allant jusqu’à 600 mg/kg/jour. Dans les deux cas, ces doses représentent environ 2 fois la dose quotidienne maximale recommandée chez l’humain, en fonction de la surface corporelle. La mesure des concentrations fœtales a permis de constater que la barrière placentaire s’oppose partiellement au passage de ce produit.
17 MONOGRAPHIES AYANT SERVI DE RÉFÉRENCE
- 1. Monographie de JANUVIA® (comprimés, 25 mg, 50 mg et 100 mg), no de contrôle de la présentation : 211741, Merck Canada Inc. (1er novembre 2018).
- 2. Monographie de Janumet® (comprimés, 50 mg/500 mg, 50 mg, 850 mg et 50 mg/1000 mg), no de contrôle de la présentation : 242894, Merck Canada Inc. (27 juillet 2021).