


Monographie de produit - Teva-Solifenacin
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d'administration | Forme pharmaceutique / Teneur | Ingrédients non médicinaux d’importance clinique |
| Orale | Comprimé pelliculé / 5 mg et 10 mg | alcool polyvinylique, cellulose microcristalline, dioxyde de titane, Kollidon, lactose anhydre, macrogol, povidone, silice colloïdale anhydre, stéarate de magnésium, talc et soit oxyde de fer jaune (comprimé TEVA-SOLIFENACIN à 5 mg), soit colorant carmine, oxyde de fer jaune et oxyde de fer rouge (comprimé TEVA-SOLIFENACIN à 10 mg). |
INDICATIONS ET USAGE CLINIQUE
TEVA-SOLIFENACIN (succinate de solifénacine) est indiqué dans le cas suivant :
- Traitement de l’hyperactivité vésicale chez l’adulte qui présente des symptômes d’incontinence urinaire par impériosités vésicales, d’urgence mictionnelle et de pollakiurie.
Personnes âgées
Lors d’études cliniques contrôlées par placebo, une innocuité et une efficacité similaires ont été observées chez les patients âgés (623 patients ≥ 65 ans et 189 patients ≥ 75 ans) et les patients plus jeunes (1188 patients < 65 ans) traités par TEVA-SOLIFENACIN (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE)
Enfants
L’innocuité et l’efficacité chez l’enfant n’ont pas encore été établies.
CONTRE-INDICATIONS
- Patients qui souffrent de rétention urinaire, qui dépendent de la dialyse, qui souffrent de gastroparésie ou de glaucome à angle étroit.
- Patients qui sont hypersensibles à ce médicament, à l’un ou l’autre des ingrédients de la préparation ou à un élément de son contenant. Pour une liste complète, voir FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Comme les autres médicaments anticholinergiques, le succinate de solifénacine doit être administré avec prudence aux patients qui ont de la difficulté à transpirer — afin de réduire le risque de prostration due à la chaleur—, et aux patients qui présentent une obstruction vésicale, en raison du risque de rétention urinaire.
Le succinate de solifénacine peut brouiller la vue et causer de la somnolence. Par conséquent, tant et aussi longtemps que les effets du médicament sur leur vue et leur vigilance n’auront pas été déterminés, les patients doivent faire preuve de prudence lors de la conduite automobile ou de l’utilisation de machines.
Des cas d’œdème angioneurotique touchant le visage, les lèvres, la langue ou le larynx ont été signalés avec la solifénacine. Dans certains cas, l’œdème angioneurotique est survenu après la première dose. L’œdème angioneurotique associé à l’enflure des voies respiratoires supérieures peut mettre la vie en danger. Le traitement doit être interrompu rapidement en cas d’atteinte de la langue, de l’hypopharynx ou du larynx, et les voies respiratoires doivent être dégagées au moyen d’un traitement et/ou de mesures appropriés.
Une réaction anaphylactique a été signalée chez certains patients traités par le succinate de solifénacine. En cas de réaction anaphylactique, il faut interrompre le traitement par le succinate de solifénacine et dégager rapidement les voies respiratoires au moyen d’un traitement et/ou de mesures appropriés.
Surveillance et épreuves de laboratoire
Il peut être approprié de surveiller l’intervalle QT/QTc et/ou les taux d’électrolytes sériques chez les patients à risque élevé qui reçoivent du succinate de solifénacine tels que :
Les patients présentant un syndrome du QT/QTc long congénital ou acquis ou ayant des troubles électrolytiques;
Les patients qui prennent des médicaments ayant été associés à un allongement de l’intervalle QT/QTc et/ou à des torsades de pointes, comme les antiarythmiques de classe IA (p. ex. quinidine, procaïnamide) ou de classe III (p. ex. amiodarone, sotalol), ou les patients qui prennent de puissants inhibiteurs du CYP3A4.
Carcinogenèse et mutagenèse
Le succinate de solifénacine ne s’est pas révélé mutagène lors des tests de mutagénicité microbienne in vitro sur Salmonella typhimurium ou Escherichia coli, ni lors de tests d’aberrations chromosomiques sur des lymphocytes du sang périphérique humain, avec ou sans activation métabolique, ni lors de tests du micronoyau in vivo chez le rat.
Aucune augmentation des tumeurs n’a été observée après l’administration du succinate de solifénacine à des souris mâles et femelles pendant 104 semaines, à des doses allant jusqu’à 200 mg/kg/jour (respectivement 5 et 9 fois l’exposition observée chez l’être humain à la dose maximale recommandée chez l’homme [DMRH]), et chez des rats mâles et femelles pendant 104 semaines à des doses allant jusqu’à 20 et 15 mg/kg/jour, respectivement (< 1 fois l’exposition à la DMRH).
Système cardiovasculaire
Une étude sur l’effet de la solifénacine sur l’intervalle QT a été effectuée chez 76 femmes en bonne santé. L’effet sur l’allongement de l’intervalle QTc a semblé plus grand avec la dose de 30 mg qu’avec la dose de 10 mg de solifénacine. Même si l’effet de la plus forte de solifénacine (trois fois la dose thérapeutique maximale) étudiée n’a pas semblé aussi marqué que celui de l’agent témoin — la moxifloxacine — à sa dose thérapeutique, il y a eu chevauchement de l’intervalle de confiance. Cette étude n’était pas conçue pour effectuer une comparaison statistique directe entre les médicaments ou entre les doses (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Cette observation doit entrer en ligne de compte lors de décisions cliniques concernant la prescription de succinate de solifénacine à des patients qui ont des antécédents connus d’allongement du QT ou chez les patients qui prennent des médicaments connus pour allonger l’intervalle QT.
L’effet de la solifénacine sur l’intervalle QTc chez les hommes n’a pas fait l’objet d’études, aussi doit-on faire preuve de prudence lorsque l’on extrapole les observations de cette étude aux patients de sexe masculin.
L’effet de la solifénacine sur l’intervalle QTc chez les sujets âgés atteints d’insuffisance rénale occulte (chez qui la concentration plasmatique de la solifénacine risque d’être plus élevée que chez les sujets plus jeunes) n’a pas fait l’objet d’études.
Un allongement du QT et des torsades de pointes ont été observés chez des patients présentant des facteurs de risques tels qu’un syndrome du QT long préexistant et une hypokaliémie.
La prudence est de mise lorsque l’on prescrit des médicaments anticholinergiques ou antimuscariniques à des patients souffrant de cardiopathie préexistante.
Appareil digestif
Comme les autres anticholinergiques, le succinate de solifénacine doit être utilisé avec prudence en présence de ralentissement de la motilité gastro-intestinale.
Fonction hépatique
Le succinate de solifénacine doit être utilisé avec prudence chez les patients qui présentent une diminution de la fonction hépatique. L’administration de doses de succinate de solifénacine supérieures à 5 mg n’est pas recommandée chez les patients qui souffrent d’insuffisance hépatique modérée (Classe B de Child-Pugh). Le succinate de solifénacine n’est pas recommandé chez les patients atteints d’insuffisance hépatique grave (Classe C de Child-Pugh) (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, POSOLOGIE ET ADMINISTRATION et EFFETS INDÉSIRABLES).
Fonction rénale
Utiliser avec prudence chez les patients atteints d’insuffisance rénale. L’administration de doses de succinate de solifénacine supérieures à 5 mg n’est pas recommandée chez les patients atteints d’insuffisance rénale grave (Clcr < 30 mL/min) (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, POSOLOGIE ET ADMINISTRATION et EFFETS INDÉSIRABLES).
Le succinate de solifénacine est contre-indiqué chez les patients qui dépendent de la dialyse (voir CONTRE-INDICATIONS).
Fonction sexuelle / Reproduction
On ne dispose d’aucune donnée clinique sur des femmes fertiles ayant reçu un traitement prolongé par le succinate de solifénacine. On ignore pour l’instant à quel risque potentiel ces femmes sont exposées. Par conséquent, le succinate de solifénacine ne doit être utilisé durant la grossesse que si les avantages escomptés pour la mère justifient le risque potentiel pour le fœtus. Chez les femmes en âge de procréer, le traitement ne doit être envisagé que si elles utilisent une contraception adéquate.
Lors d’une étude de toxicité de 13 semaines chez des souris auxquelles on a administré 400 mg/kg/jour (15 fois l’exposition à la dose maximale recommandée chez l’homme [DMRH]) de succinate de solifénacine et lors d’une étude de toxicité de 26 semaines chez des rats traités au moyen de 30 mg/kg/jour (< 1 fois l’exposition à la DMRH) ou plus de succinate de solifénacine, une dégénérescence folliculaire/réduction du corps jaune dans les ovaires et/ou une atrophie utérine ont été observées chez les femelles qui sont décédées ou qui ont été sacrifiées in extremis. Un poids utérin faible et une immaturité utérine ont été observés chez des chiennes traitées au moyen de 3 mg/kg/jour (< 1 fois l’exposition à la DMRH) ou plus de succinate de solifénacine lors d’une étude de toxicité de 13 semaines.
Le succinate de solifénacine n’a exercé aucun effet sur la fonction reproductive, la fertilité ou le développement embryonnaire précoce du fœtus chez des souris mâles et femelles traitées au moyen de 250 mg/kg/jour (13 fois l’exposition à la DMRH) de succinate de solifénacine pendant 4 et 2 semaines, respectivement, chez des rats mâles traités au moyen de 50 mg/kg/jour (< 1 fois l’exposition à la DMRH) pendant 4 semaines et chez des rates traitées au moyen de 100 mg/kg/jour (1,7 fois l’exposition à la DMRH) pendant 2 semaines.
Populations et cas particuliers
Femmes enceintes : Aucune étude adéquate et bien contrôlée n’a évalué les effets du succinate de solifénacine chez la femme enceinte. Comme les études sur la reproduction animale ne permettent pas toujours de prédire la réponse chez l’être humain, le succinate de solifénacine ne doit être administré durant la grossesse que si les bienfaits possibles justifient les risques pour le fœtus.
Chez les femmes en âge de procréer, le traitement ne doit être envisagé que si elles utilisent une contraception adéquate.
Des études sur la reproduction ont été effectuées chez la souris, le rat et le lapin. Des espèces liées au médicament ont franchi la barrière placentaire après l’administration orale de succinate de solifénacine marqué au 14C à des souris gravides. Aucune embryotoxicité ni tératogénicité n’ont été observées chez les souris traitées au moyen de 30 mg/kg/jour (1,2 fois l’exposition à la dose maximale recommandée chez l’homme [DMRH]). L’administration de succinate de solifénacine à des souris gravides, à raison de 100 mg/kg ou plus (3,6 fois l’exposition à la DMRH), durant la phase majeure de l’organogenèse, a donné lieu à une diminution de la masse corporelle des fœtus. L’administration de 250 mg/kg/jour (7,9 fois l’exposition à la DMRH) à des souris gravides a donné lieu à une augmentation du nombre de cas de fentes palatines. L’exposition in utero et par l’allaitement à des doses maternelles de succinate de solifénacine de 100 mg/kg/jour ou plus (3,6 fois l’exposition à la DMRH) a donné lieu à une réduction de la survie péripartum et postnatale, à une réduction du gain pondéral et à un retard du développement physique (ouverture des yeux et du vagin). Une augmentation du pourcentage des rejetons de sexe masculin a aussi été observée dans les portées provenant des rejetons exposés à des doses maternelles de 250 mg/kg/jour. Aucun effet embryotoxique n’a été observé chez des rats ayant reçu des doses allant jusqu’à 50 mg/kg/jour (< 1 fois l’exposition à la DMRH) ou chez des lapins ayant reçu des doses allant jusqu’à 50 mg/kg/jour (1,8 fois l’exposition à la DMRH).
L’effet du succinate de solifénacine sur le travail et l’accouchement n’a pas été étudié chez l’être humain. On n’a noté aucun effet sur la mise bas naturelle chez la souris traitée au moyen de 30 mg/kg/jour (1,2 fois l’exposition à la DMRH). L’administration de succinate de solifénacine à raison de 100 mg/kg/jour (3,6 fois l’exposition à la DMRH) ou plus a fait augmenter la mortalité péripartum des rejetons.
Femmes qui allaitent : On ignore si la solifénacine est excrétée dans le lait maternel chez l’être humain. Étant donné que de nombreux médicaments le sont, le succinate de solifénacine ne doit pas être administré durant l’allaitement. Il faut décider soit de cesser l’allaitement, soit de cesser l’administration du succinate de solifénacine aux mères qui allaitent.
Après l’administration de succinate de solifénacine marqué au 14C à des souris allaitantes, la radioactivité émise par ce composé a été décelée dans le lait maternel. On n’a noté aucun effet indésirable chez les souris traitées au moyen de 30 mg/kg/jour (1,2 fois l’exposition à la dose maximale recommandée chez l’homme [DMRH]). Les rejetons des souris femelles traitées au moyen de 100 mg/kg/jour (3,6 fois l’exposition à la DMRH) ou plus ont présenté une réduction de leur masse corporelle, une mortalité post-partum ou un retard des réflexes et du développement physique durant la période d’allaitement.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les effets indésirables prévisibles des agents antimuscariniques sont la sécheresse buccale, la constipation, la vue brouillée (troubles de l’accommodation), la rétention urinaire et la sécheresse oculaire. Les effets indésirables les plus fréquents signalés chez les patients traités par le succinate de solifénacine ont été la sécheresse buccale et la constipation, et la fréquence de ces effets secondaires a été plus élevée dans le groupe traité au moyen de 10 mg que dans le groupe traité au moyen de 5 mg. La fréquence et la gravité des effets indésirables observées chez les patients qui ont continué de prendre le succinate de solifénacine jusqu’à 12 mois durant étaient comparables à celles observées chez ceux ayant été traités pendant 12 semaines. Au chapitre des effets indésirables, la raison la plus souvent invoquée pour cesser le traitement a été la sécheresse de la bouche, 1,5 %.
Effets indésirables du médicament lors des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables d’un médicament sont utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs.
L’innocuité du succinate de solifénacine a été évaluée chez 1811 patients dans le cadre d’essais à répartition aléatoire contrôlés par placebo. Lors des quatre essais cliniques à double insu d’une durée de 12 semaines, on a noté trois réactions indésirables intestinales graves chez des patients, tous traités par le succinate de solifénacine à raison de 10 mg (un fécalome, une obstruction du côlon et une obstruction intestinale). Le taux global d’incidents indésirables graves lors des essais à double insu a été de 2 %.
Le tableau 1 dresse la liste des réactions indésirables, peu importe leur lien de cause à effet, qui ont été signalées lors des essais à répartition aléatoire contrôlés par placebo, selon une incidence supérieure à celle du placebo et chez 1 % ou plus des patients traités par le succinate de solifénacine à raison de 5 mg ou 10 mg, une fois par jour, pendant une période allant jusqu’à 12 semaines.
Tableau 1 : Pourcentage de patients présentant des réactions indésirables liées au traitement, excédant le taux lié au placebo et signalées chez 1 % ou plus des sujets lors d’essais pivots combinés
CLASSE PAR SYSTÈME ET ORGANE Terme MedDRA préféré | Placebo (%) | Succinate de solifénacine 5 mg (%) | Succinate de solifénacine 10 mg (%) |
| Nombre de patients | 1216 | 578 | 1233 |
| Nombre de patients ayant manifesté des effets indésirables liés au traitement | 634 | 265 | 773 |
Troubles oculaires Vue brouillée Sécheresse oculaire NSA | 1,8 0.6 | 3,8 0,3 | 4,8 1,6 |
Troubles digestifs Sécheresse buccale Constipation Nausées Dyspepsie Douleurs abdominales hautes Vomissements NSA | 4,2 2,9 2,0 1,0 1,0 0,9 | 10,9 5,4 1,7 1,4 1,9 0,2 | 27,6 13,4 3,3 3,9 1,2 1,1 |
Malaises généraux et problèmes au point d’administration Fatigue Œdème aux membres inférieurs | 1,1 0,7 | 1,0 0,3 | 2,1 1,1 |
Infections et infestations Infection urinaire NSA Influenza Pharyngite NSA | 2,8 1,3 1,0 | 2,8 2,2 0,3 | 4,8 0,9 1,1 |
Troubles du système nerveux Étourdissements | 1,8 | 1,9 | 1,8 |
Troubles psychiatriques Dépression NSA | 0,8 | 1,2 | 0,8 |
Troubles rénaux et urinaires Rétention urinaire | 0,6 | 0 | 1,4 |
Troubles respiratoires, thoraciques et médiastinaux Toux | 0,2 | 0,2 | 1,1 |
Troubles vasculaires Hypertension NSA | 0,6 | 1,4 | 0,5 |
Un jeune sujet de sexe masculin a présenté une augmentation réversible de ses taux d’enzymes hépatiques après une seule dose de solifénacine lors d’une étude de phase I. Bien que le lien de cause à effet n’ait pas été établi, il faut porter une attention spéciale aux sujets qui développent des anomalies à leurs tests de fonction hépatique après avoir amorcé un traitement par la solifénacine et il faut envisager l’arrêt du traitement, selon le cas.
Effets indésirables signalés après la commercialisation du produit
Outre les effets indésirables observés lors des essais cliniques, les effets suivants ont été signalés en lien avec l’utilisation du succinate de solifénacine depuis sa commercialisation à l’échelle mondiale, bien que l’on n’ait pas toujours pu en confirmer la fréquence ou le lien de causalité avec le succinate de solifénacine.
Général : œdème périphérique
Cardiovasculaire : fibrillation auriculaire, tachycardie, palpitations et torsades de pointes
Troubles oculaires : glaucome
Gastro-intestinal : douleur abdominale, dysgueusie, reflux gastro-œsophagien, iléus, malaise abdominal et vomissements
Hépatobiliaire : troubles hépatiques caractérisés principalement par des résultats anormaux aux tests de la fonction hépatique : AST (aspartate aminotransférase), ALT (alanine aminotransférase) et GGT (gamma-glutamyl transférase)
Système immunitaire : réaction anaphylactique et réactions d’hypersensibilité incluant éruptions cutanées, prurit et urticaire
Examens : allongement de l’intervalle QT à l’électrocardiogramme
Métabolisme et nutrition : perte d’appétit et hyperkaliémie
Troubles musculosquelettiques et des tissus conjonctifs : faiblesse musculaire
Système nerveux : étourdissements, maux de tête et somnolence
Psychiatrique : état confusionnel, délire, désorientation et hallucinations
Rénal et urinaire : insuffisance rénale et rétention urinaire
Troubles respiratoires, thoraciques et médiastinaux : dysphonie et sécheresse nasale
Peau et tissus sous-cutanés : œdème angioneurotique avec obstruction des voies respiratoires, sécheresse cutanée, dermatite exfoliative et érythème polymorphe
INTERACTIONS MÉDICAMENTEUSES
Aperçu
L’administration concomitante de ce médicament avec d’autres agents médicinaux dotés de propriétés anticholinergiques pourrait donner lieu à des effets thérapeutiques et à des réactions indésirables plus prononcés. Un intervalle d’environ 1 semaine doit être respecté entre l’arrêt du traitement par TEVA-SOLIFENACIN et le début du traitement par l’autre anticholinergique.
L’effet thérapeutique de la solifénacine peut être atténué par l’administration concomitante d’agonistes des récepteurs cholinergiques. La solifénacine peut réduire l’effet des produits médicinaux qui stimulent la motilité du tractus digestif, comme le métoclopramide.
Médicaments métabolisés par le cytochrome P450 : À des concentrations thérapeutiques, la solifénacine n’inhibe pas les CYP1A1/2, 2C9, 2C19, 2D6 et 3A4 dérivés de microsomes hépatiques humains.
Inhibiteurs du CYP3A4 : Des études in vitro sur le métabolisme des médicaments ont montré que la solifénacine est un substrat du CYP3A4. Les inducteurs ou les inhibiteurs du CYP3A4 peuvent modifier la pharmacocinétique de la solifénacine. Par conséquent, la dose de solifénacine doit être maintenue ou ramenée à 5 mg par jour pendant un traitement par un inhibiteur puissant du CYP3A4, comme le kétoconazole, la clarithromycine, l’érythromycine, le diclofénac, la néfazodone, le vérapamil, etc.
Interactions médicament-médicament
La solifénacine est métabolisée par le CYP3A4. L’administration simultanée de kétoconazole (200 mg/jour), un puissant inhibiteur du CYP3A4, a fait doubler l’ASC de la solifénacine, alors qu’une dose de 400 mg/jour de kétoconazole l’a fait tripler. Par conséquent, la dose maximale de succinate de solifénacine doit se limiter à 5 mg en cas d’administration simultanée de doses thérapeutiques de kétoconazole ou d’autres inhibiteurs puissants du CYP3A4.
Le tableau 2 présente les interactions médicament-médicament potentielles étudiées.
Tableau 2: Interactions médicament-médicament potentielles étudiées
| Nom du médicament | Réf. | Effet | Commentaires cliniques |
| Digoxine | EC | Aucun effet significatif sur la pharmacocinétique de la digoxine chez les sujets en bonne santé. | |
| Kétoconazole | EC | ↑ solifénacine La Cmax et l’ASC moyennes de la solifénacine ont augmenté selon un facteur de 1,5 et de 2,7, respectivement. | Il est recommandé de ne pas excéder une dose quotidienne de 5 mg de succinate de solifénacine en cas d’administration concomitante de doses thérapeutiques de kétoconazole ou d’autres inhibiteurs puissants du CYP3A4. |
| Contraceptifs oraux | EC | Aucun effet significatif sur la concentration plasmatique des contraceptifs oraux combinés (éthinylœstradiol/lévonorgestrel) | |
| Warfarine | EC | Aucun effet significatif sur la pharmacocinétique de la R-warfarine ou de la S-warfarine. |
EC = Essai clinique
Interactions médicament-aliments : L’ingestion concomitante de jus de pamplemousse et de succinate de solifénacine pourrait augmenter les taux sériques de solifénacine.
Interactions médicament-herbes médicinales : Les interactions avec les plantes médicinales n’ont pas été établies et la prudence s’impose si de tels agents sont utilisés par les patients.
Interactions médicament-épreuves de laboratoire : Les interactions avec les épreuves de laboratoire n’ont pas fait l’objet de recherche.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Ajustement posologiques en présence d’insuffisance rénale :
L’administration d’une dose quotidienne de succinate de solifénacine supérieure à 5 mg n’est pas recommandée chez les patients atteints d’insuffisance rénale grave (Clcr < 30 mL/min). . Le succinate de solifénacine est contre-indiqué chez les patients qui dépendent de la dialyse (voir CONTRE-INDICATIONS).
Ajustement posologique en présence d’insuffisance hépatique :
L’administration d’une dose quotidienne de succinate de solifénacine supérieure à 5 mg n’est pas recommandée chez les patients atteints de dysfonction hépatique modérée (Classe B de Child-Pugh). L’utilisation de succinate de solifénacine chez des patients atteints d’insuffisance hépatique grave (Classe C de Child-Pugh) n’est pas recommandée.
Ajustement posologiques en cas d’administration d’un inhibiteur du CYP3A4 :
La dose quotidienne de succinate de solifénacine doit être maintenue ou ramenée à 5 mg par jour en cas d’administration concomitante de doses thérapeutiques de kétoconazole ou d’autres inhibiteurs puissants du CYP3A4.
Dose recommandée et ajustement posologique
La dose recommandée de succinate de solifénacine est de 5 mg une fois par jour. Si la dose de 5 mg est bien tolérée, elle peut être augmentée à 10 mg une fois par jour.
Le comprimé de succinate de solifénacine doit être pris avec des liquides et avalé entier. Le succinate de solifénacine peut être administré avec ou sans aliments, sans égard aux repas.
L’effet maximum peut être déterminé au plus tôt quatre semaines après le début du traitement.
Dose oubliée
Le patient qui oublie une dose doit prendre la suivante au moment prévu et non pas prendre deux fois plus de médicament pour tenter de compenser la dose omise.
SURDOSAGE
Aigu : Le surdosage de succinate de solifénacine peut éventuellement donner lieu à de graves effets anticholinergiques et doit être traité en conséquence. La dose de succinate de solifénacine la plus élevée qui ait été administrée accidentellement à un patient a été de 280 mg sur une période de cinq heures, dose qui a eu une incidence sur son état mental. Le patient a reçu un traitement au charbon et s’est rétabli sans séquelles.
Chronique : Des effets indésirables anticholinergiques intolérables (pupilles fixes et dilatées, vue brouillée, échec du test talon-orteils, tremblements et sécheresse de la peau) sont survenus au jour 3 chez des volontaires normaux qui prenaient 50 mg par jour (5 fois la dose thérapeutique maximale recommandée) et sont rentrés dans l’ordre dans les sept jours suivants l’arrêt du traitement.
Traitement du surdosage : En cas de surdosage de succinate de solifénacine, effectuer un lavage gastrique et prodiguer des mesures de soutien appropriées. Une surveillance par ÉCG est également recommandée.
Pour connaître les mesures à prendre en cas de surdosage présumé, il faut communiquer avec le centre antipoison de sa région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Les récepteurs muscariniques jouent un rôle important dans plusieurs fonctions importantes qui dépendent du système cholinergique, y compris les contractions du muscle lisse de la vessie et la stimulation de la sécrétion salivaire. La solifénacine est un antagoniste compétitif des récepteurs muscariniques davantage sélectif in vitro et in vivo à l’endroit de la vessie qu’envers les glandes salivaires (souris, rats et singes). En effet, dans des cellules isolées provenant de rats et de singes, la solifénacine a inhibé la mobilisation intracellulaire du calcium induite par le carbachol de manière plus puissante dans les cellules musculaires lisses vésicales que dans les cellules des glandes salivaires. Chez le singe, la sélectivité de la solifénacine à l’endroit de la vessie est significativement plus importante que celle des autres antimuscariniques, comme l’illustrent les ratios de sélectivité (vessie/glandes salivaires) de 2,1, 0,51, 0,65, 0,46 et 0,61 observés avec la solifénacine, l’oxybutynine, la toltérodine, la darifénacine et l’atropine, respectivement. Chez le rat anesthésié, la solifénacine inhibe également davantage l’augmentation de la pression intravésicale induite par le carbachol que la sécrétion salivaire. Bien que d’autres antimuscariniques possèdent aussi une certaine sélectivité tissulaire, la sélectivité de la solifénacine, évaluée d’après sa capacité à inhiber la vessie et les glandes salivaires (ratio de 6,5), est plus élevée que celle de tous les antimuscariniques testés (1,0 à 2,4).
Pharmacocinétique
Tableau 3 : Résumé des paramètres pharmacocinétiques dans la population normale
| Dose de solifénacine | Cmax (ng/mL) | t½ (h) | ASC0-24 h (ng•h/mL) |
| 5 mg, 1 f.p.j | 32,3 (11,2) | 64,4 (18,6) | 637 (239) |
| 10 mg, 1 f.p.j. | 62.9 (23,1) | 60,9 (17,1) | 1236 (459) |
Données exprimées sous forme de moyenne (É.-T.)
Absorption : Après l’administration orale de succinate de solifénacine à des volontaires en bonne santé, les pics plasmatiques (Cmax) de solifénacine sont atteints en l’espace de 3 à 8 heures et, à l’état d’équilibre, il se situent entre 32,3 et 62,9 ng/mL pour les comprimés de 5 mg et de 10 mg de succinate de solifénacine, respectivement). La biodisponibilité absolue de la solifénacine est d’environ 90 % et les concentrations plasmatiques de solifénacine sont proportionnelles à la dose administrée.
Effet des aliments : Les aliments n’exercent aucun effet important sur la pharmacocinétique de la solifénacine.
Distribution : La solifénacine se lie dans une proportion d’environ 98 % (in vivo) aux protéines plasmatiques humaines, principalement à l’α1-glycoprotéine acide. La solifénacine est fortement distribuée dans les tissus n’appartenant pas au SNC et a un volume moyen de distribution à l’état d’équilibre de 600 L.
Métabolisme : La solifénacine subit un métabolisme hépatique important. Bien que la principale voie d’élimination de la solifénacine relève du CYP3A4, il existe également d’autres voies métaboliques. Les principales sont la N-oxydation du cycle quinuclidine et la 4R-hydroxylation du cycle tétrahydroisoquinoline. Les produits de biotransformation observés dans le plasma humain après l’administration orale de la solifénacine sont la 4R-hydroxysolifénacine — un métabolite formé en faibles concentrations et peu susceptible de contribuer de manière significative à l’activité clinique — et trois métabolites pharmacologiquement inactifs (le N-glucuronide, le N-oxyde et le 4R-hydroxy-N-oxyde de la solifénacine).
Excrétion : Après l’administration de 10 mg de succinate de solifénacine marqué au 14C à des volontaires en bonne santé, 69,2 % de la radioactivité a été récupérée dans l’urine et 22,5 % dans les selles en l’espace de 26 jours. Moins de 15 % (valeur moyenne) de la dose a été récupérée dans l’urine sous forme de solifénacine intacte. Les principaux métabolites de la solifénacine identifiés dans l’urine ont été le N-oxyde, la 4R-hydroxysolifénacine et le 4R-hydroxy-N-oxyde, et dans les selles, on a retrouvé la 4R-hydroxysolifénacine. La demi-vie d’élimination de la solifénacine, après une administration prolongée, est d’environ 45 à 68 heures.
Populations et cas particuliers
Personnes âgées : Des études à doses multiples ont montré que la Cmax, l’ASC et la t1/2 du succinate de solifénacine étaient de 20 % à 25 % plus élevées chez des volontaires âgés (65 à 80 ans) que chez une population de volontaires plus jeunes (18 à 55 ans) (voir INDICATIONS ET USAGE CLINIQUE).
Enfants : La pharmacocinétique de la solifénacine n’a pas été établie chez les enfants.
Sexe : Le sexe des sujets n’exerce pas d’influence significative sur la pharmacocinétique de la solifénacine.
Insuffisance rénale : Le succinate de solifénacine doit être utilisé avec prudence chez les insuffisants rénaux. En effet, l’ASC et la t1/2 de la solifénacine accusent respectivement une augmentation de 2,1 et de 1,6 fois chez les patients souffrant d’insuffisance rénale grave. L’administration de doses de succinate de solifénacine supérieures à 5 mg n’est pas recommandée en présence d’insuffisance rénale grave (Clcr < 30 mL/min) (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION). Le succinate de solifénacine est contre-indiqué chez les patients qui dépendent de la dialyse (voir CONTRE-INDICATIONS).
Insuffisance hépatique : Le succinate de solifénacine doit être utilisé avec prudence chez les patients atteints de dysfonctionnement hépatique. En effet, la t1/2 et l’ASC de la solifénacine accusent respectivement une augmentation de 100 % et de 35 % chez les patients qui souffrent d’atteinte hépatique modérée. L’administration de doses de succinate de solifénacine supérieures à 5 mg n’est pas recommandée chez les patients atteints d’insuffisance hépatique modérée (classe B de Child-Pugh). Le succinate de solifénacine n’est pas recommandé en présence d’insuffisance hépatique grave (classe C de Child-Pugh) (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
Électrophysiologie cardiaque
L’effet de 10 mg et de 30 mg de succinate de solifénacine sur l’intervalle QT a été évalué au moment du pic plasmatique de solifénacine dans le cadre d’un essai multidose randomisé, à double insu, avec témoins sous placebo et sous médicament actif (moxifloxacine à 400 mg). Les patients ont été assignés aléatoirement à l’un des deux groupes traités après avoir reçu en séquence un placebo et de la moxifloxacine. Un groupe (n = 51) a complété trois périodes séquentielles additionnelles durant lesquelles les patients ont reçu de la solifénacine à raison de 10, 20 et 30 mg, alors que le second groupe (n = 25), en parallèle, a complété une séquence de placebo et de moxifloxacine. Les sujets de l’étude étaient des volontaires de sexe féminin âgés de 19 à 79 ans. La dose de 30 mg de succinate de solifénacine (trois fois la dose maximale recommandée) a été choisie dans le cadre de cette étude, car elle donne lieu à une exposition à la solifénacine recoupant celle que l’on observe lors de l’administration concomitante de 10 mg de succinate de solifénacine et de puissants inhibiteurs du CYP3A4 (p. ex. kétoconazole à 400 mg). Étant donné que les sujets ont reçu les doses croissantes séquentiellement, une période de 33 jours s’est écoulée entre les mesures de l’ÉCG de départ et l’évaluation finale du QT (dose de 30 mg).
La différence médiane entre la fréquence cardiaque initiale associée aux doses de 10 mg et de 30 mg de succinate de solifénacine et celle associée au placebo a été de respectivement –2 et de 0 battement/minute. En raison d’un effet de période significatif sur le QTc, l’effet sur le QTc a été analysé en fonction des observations faites dans le groupe sous placebo plutôt qu’en fonction des sujets eux-mêmes, contrairement à ce qui était prévu initialement. Des résultats représentatifs sont présentés au tableau 4.
Tableau 4 : Variations du QTc en ms (IC90 %) par rapport aux valeurs de départ à tmax (par rapport au placebo)
| Médicament/Dose | Méthode Fridericia (selon la différence médiane) |
| Solifénacine / 10 mg | 0 (-5,5) |
| Solifénacine / 30 mg | 7 (2,12) |
Les résultats présentés découlent de la portion parallèle du protocole de l’étude et représentent la comparaison entre les effets observés dans le groupe 1 et les effets observés au même moment chez les patients sous placebo dans le groupe 2.
L’effet de la moxifloxacine sur l’intervalle QT a été évalué lors de trois séances différentes au cours de l’essai. Tous les sujets ont reçu de la moxifloxacine lors de la séance 1, mais lors des séances 3 et 5, seuls les sujets du groupe placebo/moxifloxacine en ont reçu. Les variations moyennes dont ont été soustraits les effets du placebo (IC90 %) pour la moxifloxacine lors des trois séances (1, 3 et 5) ont été de 11 (7, 14), 12 (8, 17) et 16 (12, 21), respectivement, 17), et16 (12, 21), respectivement.
L’allongement de l’intervalle QT a semblé plus important avec la dose de 30 mg qu’avec la dose de 10 mg de solifénacine. La limite inférieure de l’intervalle de confiance à 90 % était supérieure à zéro avec la dose de 30 mg de solifénacine. L’étude n’a pas été conçue pour établir des conclusions statistiques directes entre les médicaments ou entre les différentes doses.
L’effet de la solifénacine sur l’intervalle QTc chez l’homme n’a pas été étudié. La prudence s’impose lorsque l’on veut extrapoler les observations de cette étude pour les appliquer à des sujets de sexe masculin.
CONSERVATION ET STABILITÉ
Conserver entre 15 °C et 30 °C.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
Le succinate de solifénacine se présente sous forme de comprimés pelliculés ronds offerts en flacons de 30 ou de 100 comprimés avec agent dessiccatif et en emballages thermoformés de 28 ou 30 comprimés à :.
5 mg : Comprimés pelliculés convexes standard de forme ronde et de couleur jaune pâle à jaune portant l’inscription « S5 » gravée d’un côté et « TEVA » de l’autre.
10 mg : Comprimés pelliculés convexes standard de forme ronde et de couleur rose pâle à rose portant l’inscription « S10 » gravée d’un côté et « TEVA » de l’autre.
Chaque comprimé TEVA-SOLIFENACIN renferme 5 mg ou 10 mg de succinate de solifénacine (équivalant à 3,8 mg et 7,5 mg de solifénacine, respectivement), destiné à l’administration orale. En plus du succinate de solifénacine, le principe actif, chaque comprimé TEVA-SOLIFENACIN contient également les ingrédients inactifs suivants : alcool polyvinylique, cellulose microcristalline, dioxyde de titane, Kollidon, lactose anhydre, macrogol, povidone, silice colloïdale anhydre, stéarate de magnésium, talc et soit oxyde de fer jaune (comprimé TEVA-SOLIFENACIN à 5 mg), soit colorant carmine, oxyde de fer jaune et oxyde de fer rouge (comprimé TEVA-SOLIFENACIN à 10 mg).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Dénomination commune : Succinate de solifénacine
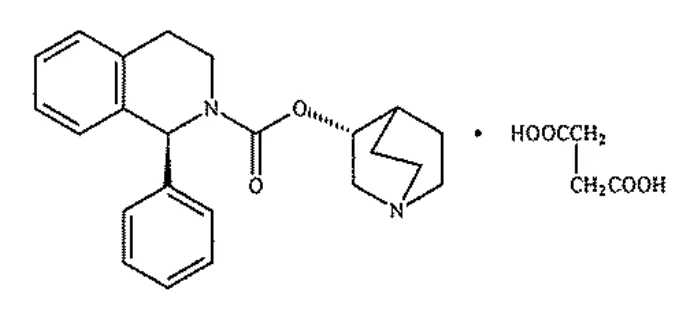
Formule moléculaire : C23H26N2O2 • C4H6O4
Poids moléculaire : 480,55
Formule développée :
Propriétés physicochimiques :
Du point de vue chimique, le succinate de solifénacine est le sel formé par la réaction entre l’acide butanedioïque et le (1S)-(3R)-1-azabicyclo[2.2.2]oct-3-yl 3,4-dihydro-1-phényl-2(1H)-isoquinolinecarboxylate dans un ratio de 1:1. Le succinate de solifénacine se présente sous forme de cristaux ou de poudre cristalline blancs à jaune pâle.
Solubilité :
Entièrement soluble à la température ambiante dans l’eau, l’acide acétique glacial, le méthylsulfinylméthane et le méthanol.
ESSAIS CLINIQUES
TABLEAU RÉSUMANT LES PARAMÈTRES DE BIODISPONIBILITÉ COMPARATIVE
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés pelliculés de succinate de solifénacine à 10 mg — Teva-Solifenacin et Vesicare® —, mesuré dans le cadre d’une étude de biodisponibilité croisée à simple insu menée chez 29 sujets de sexe masculin et de sexe féminin en bonne santé ayant reçu les médicaments à jeun.
Solifénacine (1 × 10 mg) D’après les données mesurées Moyenne géométrique (moindres carrés) Moyenne arithmétique (% CV) | ||||||||
| Paramètre Ψ | Produit testé* | Produit de référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % | ||||
ASC0-72 (ng•h/mL) | 538,642 566,057 (32,0) | 578,747 604,032 (29,2) | 93,07 | 86,27-100,40 | ||||
Cmax (ng/mL) | 16,253 16,873 (28,1) | 17,528 18,162 (27,0) | 92,72 | 85,11-101,01 | ||||
tmax§ (h) | 5,50 (3,00-8,00) | 5,08 (3,00-14,00) | ||||||
Ψ En raison de la méthodologie de l’étude, les paramètres ASC1 et t1/2 n’ont pas pu être déterminés avec précision.
* Comprimés pelliculés Teva-Solifenacin à 10 mg (Teva Canada Limitée).
† Comprimés pelliculés Vesicare® à 10 mg (Astellas Pharma Canada Inc.), achetés au Canada § Exprimé sous forme de médiane seulement.
Tableau 5 : Résumé des caractéristiques démographiques des sujets des essais cliniques pivots
| Étude nº | Méthodologie de l’essai | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge moyen | Sexe (%) |
| 905-CL-015 | Randomisé, à double insu, contrôlé par placebo avec groupe parallèle, à dose fixe | Placebo, 5 mg et 10 mg de solifénacine et 4 mg de toltérodine 12 semaines | Total : 1077 Placebo : 267 Solifénacine 5 mg : 279 10 mg : 268, Toltérodine : 263 | Placebo: 58 Solifénacine 5 mg : 58 10 mg : 57 Toltérodine : 57 | F M Placebo: 76 24 Solifénacine 5 mg : 73 27 10 mg : 71 29 Toltérodine 80 20 |
| 905-CL-018 | " | Placebo, 5 mg et 10 mg de solifénacine 12 semaines | Total : 907 Placebo : 301 5 mg : 299 10 mg : 307 | Placebo : 56 5 mg : 55 10 mg : 56 | Placebo : 81 19 5 mg : 83 17 10 mg : 82 18 |
| 905-CL-013 | " | Placebo, 10 mg de solifénacine 12 semaines | Total : 672 Placebo : 332 10 mg : 340 | Placebo : 59 10 mg 58 | Placebo : 83 17 10 mg : 80 20 |
| 905-CL-014 | " | " | Total : 634 Placebo : 316 10 mg : 318 | Placebo : 60 10 mg : 60 | Placebo : 82 18 10 mg : 83 17 |
Le succinate de solifénacine a été étudié dans le cadre de quatre essais cliniques multicentriques à double insu de douze semaines, randomisés, contrôlés par placebo et avec groupe parallèle sur le traitement de l’hyperactivité vésicale chez des patients présentant des symptômes de pollakiurie, d’impériosité urinaire ou d’incontinence liée à l’impériosité urinaire (avec prédominance de l’aspect impériosité) [tableau 5]. L’étude 015 incluait en outre un groupe sous toltérodine. Selon les critères d’admissibilité, les patients devaient présenter des symptômes d’hyperactivité vésicale depuis ≥ 3 mois. Ces études ont regroupé 3027 patients (1811 sous succinate de solifénacine et 1216 sous placebo) et environ 90 % de ces patients ont poursuivi l’étude pendant les 12 semaines. Deux de ces quatre études ont porté sur les doses de 5 mg et 10 mg de succinate de solifénacine et les deux autres n’ont évalué que la dose de 10 mg. Tous les patients qui se sont rendus au bout des 12 semaines de ces études étaient admissibles à un volet de prolongation (étude ouverte) et 81 % des patients qui s’y sont inscrits sont allés jusqu’au bout de la période additionnelle de 40 semaines de traitement. La majorité des patients étaient de race blanche (93 %) et de sexe féminin (80 %) et la moyenne d’âge était de 58 ans.
Le principal paramètre des quatre essais était la variation moyenne du nombre de mictions/24 heures après 12 semaines, par rapport aux valeurs initiales. Les paramètres secondaires étaient la variation moyenne du nombre d’épisodes d’incontinence/24 heures et du volume moyen des mictions après 12 semaines, par rapport aux valeurs initiales. L’efficacité du succinate de solifénacine s’est révélée semblable, indépendamment de l’âge et du sexe des patients. La réduction moyenne du nombre de mictions/24 heures a été significativement plus marquée avec le succinate de solifénacine à 5 mg (2,3; p < 0,001) et le succinate de solifénacine à 10 mg (2,7; p < 0,001) qu’avec le placebo (1,4).
La réduction moyenne du nombre d’épisodes d’incontinence par 24 heures a été significativement plus marquée avec le succinate de solifénacine à 5 mg (1,5; p < 0,001) et le succinate de solifénacine à 10 mg (1,8; p < 0,001) qu’avec le placebo (1,1). L’augmentation moyenne du volume des mictions a été significativement plus marquée avec le succinate de solifénacine à 5 mg (32,3 mL; p < 0,001) et le succinate de solifénacine à 10 mg (42,5 mL; p < 0,001) qu’avec le placebo (8,5 mL).
Les résultats relatifs aux paramètres primaires et secondaires lors des quatre études cliniques de 12 semaines sur le succinate de solifénacine sont présentés aux tableaux 6 à 9.
Tableau 6 : Variation moyenne entre les données initiales et la mesure au point d’aboutissement pour le succinate de solifénacine (5 mg et 10 mg par jour) et le placebo : 905-CL-015
| Paramètre | Placebo (n = 253) Moyenne (É.-T.) | Succinate de solifénacine à 5 mg (n = 266) Moyenne (É.-T.) | Succinate de solifénacine à 10 mg (n = 264) Moyenne (É.-T.) | Toltérodine (n = 250) Moyenne (É.-T.) |
Pollakiurie (Nombre de mictions/24 h)* Départ Réduction Valeur p vs placebo | 12,2 (0,26) 1,2 (0,21) | 12,1 (0,24) 2,2 (0,18) < 0,001 | 12,3 (0,24) 2,6 (0,20) < 0,001 | 12,1 1,9 < 0,05 |
Nombre d’épisodes d’incontinence/24 h** Départ Réduction Valeur p vs placebo | 2,7 (0,23) 0,8 (0,18) | 2,6 (0,22) 1,4 (0,15) < 0,01 | 2,6 (0,23) 1,5 (0,18) < 0,01 | 2,3 1,1 s.o. |
Volume urinaire/miction [mL]** Départ Augmentation Valeur p vs placebo | 143,8 (3,37) 7,4 (2,28) | 149,6 (3,35) 32,9 (2,92) < 0,001 | 147,2 (3,15) 39,2 (3,11) < 0,001 | 147,0 24,4 < 0,001 |
* Paramètre principal
** Paramètre secondaire
Tableau 7 : Variation moyenne entre les données initiales et la mesure au point d’aboutissement pour le succinate de solifénacine (5 mg et 10 mg par jour) et le placebo : 905-CL-018
| Paramètre | Placebo (n = 281) Moyenne (É.-T.) | Succinate de solifénacine à 5 mg (n = 286) Moyenne (É.-T.) | Succinate de solifénacine à 10 mg (n = 290) Moyenne (É.-T.) |
Pollakiurie (Nombre de mictions/24 h)* Départ Réduction Valeur p vs placebo | 12,3 (0,23) 1,7 (0,19) | 12,1 (0,23) 2,4 (0,17) < 0,001 | 12,1 (0,21) 2,9 (0,18) < 0,001 |
Nombre d’épisodes d’incontinence/24 h** Départ Réduction Valeur p vs placebo | 3,2 (0,24) 1,3 (0,19) | 2,6 (0,18) 1,6 (0,16) < 0,01 | 2,8 (0,20) 1,6 (0,18) 0,016 |
Volume urinaire/miction [mL]** Départ Augmentation Valeur p vs placebo | 147,2 (3,18) 11,3 (2,52) | 148,5 (3,16) 31,8 (2,94) < 0,001 | 145,9 (3,42) 36,6 (3,04) < 0,001 |
* Paramètre principal ** Paramètre secondaire
Tableau 8 : Variation moyenne entre les données initiales et la mesure au point d’aboutissement pour le succinate de solifénacine (10 mg par jour) et le placebo : 905-CL-013
| Paramètre | Placebo (n = 309) Moyenne (É.-T.) | Succinate de solifénacine à 10 mg (n = 306) Moyenne (É.-T.) |
Pollakiurie (Nombre de mictions/24 h)* Départ Réduction Valeur p vs placebo | 11,5 (0,18) 1,5 (0,15) | 11,7 (0,18) 3,0 (0,15) < 0,001 |
Nombre d’épisodes d’incontinence/24 h** Départ Réduction Valeur p vs placebo | 3,0 (0,20) 1,1 (0,16) | 3,1 (0,22) 2,0 (0,19) < 0,001 |
Volume urinaire/miction [mL]** Départ Augmentation Valeur p vs placebo | 190,3 (5,48) 2,7 (3,15) | 183,5 (4,97) 47,2 (3,79) < 0,001 |
* Paramètre principal
** Paramètre secondaire
Tableau 9 : Variation moyenne entre les données initiales et la mesure au point d’aboutissement pour le succinate de solifénacine (10 mg par jour) et le placebo : 905-CL-014
| Paramètre | Placebo (n = 295) Moyenne (É.-T.) | Succinate de solifénacine à 10 mg (n = 298) Moyenne (É.-T.) |
Pollakiurie (Nombre de mictions/24 h)* Départ Réduction Valeur p vs placebo | 11,8 (0,18) 1,3 (0,16) | 11,5 (0,18) 2,4 (0,15) < 0,001 |
Nombre d’épisodes d’incontinence/24 h** Départ Réduction Valeur p vs placebo | 2,9 (0,18) 1,2 (0,15) | 2,9 (0,17) 2,0 (0,15) < 0,001 |
Volume urinaire/miction [mL]** Départ Augmentation Valeur p vs placebo | 175,7 (4,44) 13,0 (3,45) | 174,1 (4,15) 46,4 (3,73) < 0,001 |
* Paramètre principal ** Paramètre secondaire PHARMACOLOGIE DÉTAILLÉE
Pharmacologie animale
La solifénacine est un antagoniste compétitif des récepteurs muscariniques. Lors d’un essai de fixation d’un radioligand, la solifénacine a présenté une forte affinité à l’endroit du récepteur muscarinique M3 humain, avec une constante d’affinité (Ki) de 9,9 nM. La solifénacine possède une sélectivité marginale à l’endroit du récepteur muscarinique M3 par rapport au récepteur M1 (2,4 fois) et une sélectivité modérée à l’endroit du récepteur muscarinique M3 par rapport au récepteur M2 (12 fois). La solifénacine ne présente aucune affinité à l’endroit des autres récepteurs et canaux ioniques à l’exception du récepteur sigma et du site 2 des canaux sodiques, mais son affinité à l’endroit de ces sites est ≥ 100 fois inférieure à son affinité pour les récepteurs muscariniques M3. La solifénacine a produit une inhibition concentration-dépendante compétitive de la contraction induite par le carbachol dans des bandes de tissu vésical du rat et du cobaye. Chez le rat anesthésié, la solifénacine a augmenté la capacité vésicale maximum et réduit la pression intravésicale maximum de façon dose-dépendante.
Dans des études visant à en évaluer la sélectivité tissulaire, la solifénacine a davantage inhibé l’augmentation du calcium libre cytosolique ([Ca2+]i) induite par le carbachol dans des cellules musculaires lisses isolées de la vessie du rat et du singe que dans des cellules isolées provenant des glandes salivaires des mêmes animaux. En outre, la sélectivité de la solifénacine à l’endroit de la vessie chez les singes s’est révélée significativement plus marquée que celle d’autres antimuscariniques, comme l’illustrent les ratio de sélectivité (vessie/glandes salivaires) de 2,1, 0,51, 0,65 et 0,46 pour la solifénacine, l’oxybutynine, la toltérodine et la darifénacine, respectivement. Chez la souris anesthésiée, l’administration de solifénacine à des doses qui inhibent fortement l’augmentation de la pression intravésicale induite par le carbachol n’a pas contrecarré la sécrétion salivaire induite par le carbachol. De plus, la solifénacine administrée par voie intraveineuse s’est révélée significativement plus puissante pour ce qui est d’inhiber l’augmentation de la pression intravésicale induite par le carbachol (DI30 = 0,023 mg/kg) que pour ce qui est d’inhiber la sécrétion salivaire (DI30 = 0,15 mg/kg) chez le rat anesthésié, la sélectivité à l’endroit de la vessie étant de 6,5. La sélectivité de la toltérodine à l’endroit de la vessie estimée à partir de sa capacité d’inhiber la vessie et les glandes salivaires a été de 2,4, contre 1,1 pour l’oxybutynine et 1,2 pour la darifénacine qui n’ont pas montré de sélectivité fonctionnelle à l’endroit de la vessie.
Les effets sur l’appareil respiratoire et le système cardiovasculaire ont été étudiés. Lors d’études électrophysiologiques par la technique du patch clamp sur cellule entière, la solifénacine et la toltérodine ont inhibé le courant potassique dans des cellules ovariennes du hamster chinois exprimant le gène hERG (pour human ether-a-go-go), avec des valeurs de CI50 de 0,27 et de 0,0089 µM, respectivement. La CI50 de la solifénacine est 78 fois plus élevée que la concentration plasmatique maximale de solifénacine non liée (Cmax, u) à laquelle donne lieu l’administration de la dose maximale recommandée chez l’homme (DMRH). Par contre, à des concentrations allant jusqu’à 0,3 µM (87 fois plus élevées que la Cmax, u à la DMRH) la solifénacine n’a exercé aucun effet ni sur les paramètres du potentiel d’action dans des fibres de Purkinje du chien, ni sur ceux des muscles papillaires du cobaye. De plus, des études in vivo sur des chiens anesthésiés ont montré que la solifénacine administrée par voie intraveineuse augmentait la fréquence respiratoire, diminuait la tension artérielle et la pression ventriculaire gauche et prolongeait l’intervalle PR à des doses de 1 mg/kg ou plus. Par contre, elle n’a exercé aucun effet sur l’intervalle QT à des doses allant jusqu’à 3 mg/kg. L’administration d’une dose de 10 mg/kg a produit un bloc auriculoventriculaire complet chez 4 animaux sur 5, faisant une victime parmi ces 4 animaux.
Les effets de la solifénacine administrée par voie orale sur le système nerveux central, le diamètre des pupilles, l’appareil digestif et l’excrétion urinaire ont fait l’objet d’études. La solifénacine n’a pas affecté grandement le comportement des souris à des doses allant jusqu’à 30 mg/kg. Chez des souris et des lapins, l’administration de 10 mg/kg ou plus de solifénacine a provoqué une mydriase, phénomène attribué à l’action principale de la molécule sur le récepteur muscarinique. La solifénacine à 3 mg/kg ou plus a donné lieu à des vomissements chez des chiens. Par contre, la solifénacine à des doses allant jusqu’à 30 mg/kg n’a pas affecté le transit gastro-intestinal chez la souris et n’a pas causé d’irritation de la muqueuse gastrique chez les rats. À des doses allant jusqu’à 30 mg/kg, la solifénacine n’a exercé aucun effet ni sur le volume urinaire, ni sur l’excrétion électrolytique chez des rats en surcharge saline.
TOXICOLOGIE
Tableau 10: Principales observations toxicologiques chez des animaux de laboratoire ayant reçu du succinate de solifénacine en multiples de la dose thérapeutiques maximum chez l’humain
| Espèce/Durée | Principales observations | Dose (mg/kg) | Multiples de l’exposition systémique par rapport à la dose clinique | |
| Cmax | ASC | |||
| Toxicité de doses subséquentes | ||||
Souris, 13 semaines | Sédation, ataxie, tremblements, prostration, décès | 250 (mâle) | 24,5 | 12,9 |
| 250 (femelle) | 23,1 | 13,1 | ||
Souris, 26 semaines | Lésions de la muqueuse de l’intestin grêle | 100 (mâle) | 8,4 | 3,4 |
| 25 (femelle) | 7,0 | 2,4 | ||
Rat, 4 semaines | Baisse du gain pondéral et de la consommation alimentaire | 25 (mâle) | < 1 | < 1 |
| 25 (femelle) | < 1 | < 1 | ||
Rat, 26 semaines | Zone périgénitale humide/teintée de jaune, hausse de la phosphatase alcaline et du phosphore, taux faibles d’ALT et de cholestérol | 10 (mâle) | < 1 | < 1 |
| 10 (femelle) | < 1 | < 1 | ||
Chien, 4 semaines | Salivation, vomissements, tremblements, baisse de l’activité locomotrice, baisse du poids corporel et de la consommation alimentaire, anomalies ÉCG | 30 (mâle) | 19,1 | 12,1 |
| 30 (femelle) | 11,8 | 8,1 | ||
Chien, 13 semaines | Salivation, vomissements, ataxie, prostration, tremblements, convulsions, démarche/posture anormale, respiration anormale, anomalies ÉCG | 18 (mâle) | 5,3 | 2,5 |
| Faible poids utérin, immaturité utérine | 3 (femelle) | < 1 | < 1 | |
Chien, 52 semaines | Salivation, vomissements, anomalies ÉCG | 20 (mâle) | 11,8 | 6,0 |
| 20 (femelle) | 9,9 | 5,7 | ||
| Génotoxicité | ||||
Rat, Dose unique | Absence de clastogénicité | 1000 (mâle) | 8,2 | 4,9 |
| Carcinogénécité | ||||
| Souris, 2 ans | Absence de carcinogénicité | 200 (mâle) | 11,9 | 5,0 |
| 200 (femelle) | 14,4 | 9,0 | ||
| Rats, 2 ans | Absence de carcinogénicité | 20 (mâle) | < 1 | < 1 |
| 15 (femelle) | < 1 | < 1 | ||
| Toxicité pour la reproduction et le développement | ||||
| Souris, gravides | Faibles poids maternel et fœtal, augmentation de la mortalité péripartum des rejetons, retard du développement des rejetons | 100 (femelle) | 11,9 | 3,6 |
| Lapines, gravides | Aucun effet sur le développement embryo-fœtal | 50 (femelle) | 4,9 | 1,8 |
| Données pharmacocinétiques humaines à la dose thérapeutique maximum recommandée (10 mg/jour) aux fins de comparaison : | ||||
Humain (état d’équilibre) | 10 | 1 | 1 | |
Toxicité de doses uniques
Des études sur la toxicité de doses uniques ont été effectuées chez le rat et le chien. Les doses létales approximatives ont été évaluées à 1000 mg/kg pour les rats mâles, à 500 mg/kg pour les rats femelles et à 60 mg/kg pour les chiens. Les résultats sont présentés au tableau 11.
Tableau 11 : Résultats des études de toxicité de doses uniques de succinate de solifénacine
| Expèce | Voie | Dose (mg/kg/jour) | Nbre d’animaux | Durée | Observations |
Rat (F344) | Orale (gavage) | Mâles : 0, 250, 500, 1000, 2000 Femelles : 0, 125, 250, 500, 1000 | 5/sexe | 1 jour | ≥ 125 : Mydriase. ≥ 250 : Perte de masse corporelle ou ralentissement du gain pondéral chez les mâles et les femelles. Réduction de l’activité locomotrice chez les femelles. 500 : 1 femelle décédée. ≥ 500 : Réduction de l’activité locomotrice chez les mâles. Réduction de la taille du thymus chez les femelles. 1000 : 2 mâles et 4 femelles décédés. Décubitus ventral et écoulement oculaire chez les mâles et les femelles. Salivation et convulsions chroniques chez les femelles. 2000 : 5 mâles décédés. Décubitus ventral, position latérale, salivation, soubresauts, convulsions cloniques, œdème et nécrose de la muqueuse glandulaire de l’estomac. |
Chien (Beagle) | Orale (capsule) | 0, 10, 30, 60 | 1/sexe | 1 jour | ≥ 10 : Vomissements et haut-le-cœur chez le mâle et la femelle. 30 : Selles muqueuses chez le mâle. 60 : Femelle décédée. Soubresauts, mydriase, démarche anormale, incontinence urinaire et convulsions toniques chez la femelle qui est décédée. |
Toxicité de doses subséquentes
Des études sur la toxicité de doses subséquentes ont été menées chez la souris, le rat et le chien. Compte tenu des résultats des études de métabolisme, il est devenu évident que la souris, le chien et l’humain ont des profils métaboliques similaires. La souris et le chien sont donc considérés comme des espèces appropriées pour l’évaluation toxicologique du succinate de solifénacine. Les résultats sont résumés au tableau 12.
Tableau 12 : Résultats des études sur la toxicité des doses subséquentes de succinate de solifénacine
| Espèces, Souche, Nombre/Sexe | Dose (mg/kg/jour) Voie d’adminisration Durée du traitement | Observations (à mg/kg/jour) | Dose sans effet nocif observé (DSENO) (mg/kg/jour) |
Souris (CD-1) 12 (groupe principal) 6 (après récupération) | 0, 30, 100, 250, 400 Orale (gavage) 13 semaines 0, 250, 400 Orale (gavage) 13 semaines suivies de 5 semaines de récupération | ≥30 : Mydriase chez les mâles. 30 : 1 femelle décédée. ≥ 250 : Baisse de l’activité, ataxie, tremblement et prostration chez les mâles. Mydriase, poids faible des glandes sous-mandibulaires et de la rate chez les femelles. 400 : 5 mâles et 6 femelles décédés. Posture voûtée, horripilation et respiration anormale chez les mâles et les femelles. Baisse du gain pondéral, triglycérides bas et hausse du poids relatif du foie chez les mâles. Baisse de l’activité, ataxie, tremblements, prostration, convulsions, glucose bas, poids relatif des reins élevé, dégénérescence folliculaire, réduction du nombre de corps jaunes et atrophie utérine chez les femelles. Tous ces changements ont rétrocédé durant la période de récupération. | 100 |
| Souris (CD-1) 15 | 0, 10, 30, 100, 200 Orale (gavage) 26 semaines | 100 : Inflammation de l’iléon chez les mâles et les femelles. Régénérescence épithéliale et érosion du duodénum chez les femelles. 200 : Dépôt de pigment dans la glande de Harder, régénérescence épithéliale du duodénum, ulcère de l’iléon chez les mâles et les femelles. Protéines totales et albumine faibles, mobilisation des cellules de Kupffer dans le foie, ulcère et inflammation du jéjunum chez les mâles. Sodium plasmatique élevé, potassium plasmatique faible et érosion du duodénum chez les femelles. | 30 |
Rat (F344) 12 (groupe principal) 6 (après récupération) | 0, 5, 10, 25, 50 Orale (gavage) 4 semaines 0, 25, 50 Orale (gavage) 4 semaines, suivies de 4 semaines de récupération | ≥ 10 : Mydriase et bruits respiratoires anormaux chez les mâles et les femelles. Salivation chez les mâles. ≥ 25 : Baisse de la consommation alimentaire chez les mâles et les femelles. Diminution du gain pondéral chez les mâles. Salivation, fourrure souillée autour de l’orifice urétral et pelage souillé autour du nez et du museau des femelles. 50 : 1 femelle décédée. Diminution du gain pondéral et de la consommation d’eau chez les femelles. Tous ces changements ont rétrocédé ou ont eu tendance à le faire durant la période de récupération. | 10 |
Tableau 12 : Résultats des études sur la toxicité de doses subséquentes de succinate de solifénacine (suite)
| Espèces, Souche, Nombre/Sexe | Dose (mg/kg/jour) Voie d’adminisration Durée du traitement | Observations (à mg/kg/jour) | Dose sans effet nocif observé (DSENO) (mg/kg/jour) |
Rats (F344) 15 – 18 (groupe principal) 6 (après récupération) | Mâle : 0, 3, 10, 30, 100/75* Femelle: 0, 3, 10, 30, 60/45* Orale (gavage) 26 semaines Mâle: 0, 30, 100/75* Femelle: 0, 30, 60/45* Orale (gavage) 26 semaines, suivies de 10 semaines de récupération *réduit à partir de la semaine 14 | ≥3 : Mydriase chez les femelles. ≥10 : Salivation et taches humides/jaunes à la région périgénitale chez les mâles et les femelles. Mydriase chez les mâles. Hausse de la phosphatase alcaline et du phosphore, taux faibles d’ALT et de cholestérol chez les femelles. 30 : 5 femelles décédées. ≥30 : Baisse du gain pondéral et augmentation du poids des surrénales chez les mâles et les femelles. Diminution de la consommation alimentaire, hausse de la phosphatase alcaline et taux faible d’ALT chez les mâles. Bruits respiratoires; numération leucocytaire, neutrophiles, lymphocytes et pH urinaire élevés, AST, phospholipides et protéines totales faibles, dégénérescence folliculaire et atrophie utérine chez les femelles. 60/45 : 15 femelles décédées. Horripilation, diminution de la consommation alimentaire, plaquettes élevées, glycémie et albumine faibles. 100/75 : 1 mâle décédé. Bruits respiratoires, phosphore élevé, baisse de l’AST, du cholestérol, des triglycérides, des phospholipides, du volume urinaire, du potassium urinaire et du poids de la rate. Tous les changements se sont corrigés ou ont tendu à se corriger durant la période de récupération. | 3 |
| Chiens (Beagle) 3 | 0, 1, 3, 10, 30 Orale (capsule) 4 semaines | ≥10 : Vomissements chez les mâles et les femelles. 30 : Mydriase, salivation, baisse de l’activité locomotrice, baisse de la masse corporelle et de la consommation alimentaire, anomalies ÉCG (amplitude de l’onde P augmentée, allongement de l’onde P, des intervalles PR, QT et QTc ainsi que du complexe QRS) et involution du thymus chez les mâles et les femelles. Tremblements et poids des reins élevé. Enflure des cellules muqueuses superficielles du fundus de l’estomac chez les mâles. | 3 |
| Chiens (Beagle) 3-4 | 0, 3, 6, 12, 25/18* Orale (capsule) 13 semaines *réduit à partir de la semaine 7 | ≥3 : Faible poids utérin et immaturité utérine chez les femelles. Femelle. 25/18 : Salivation, vomissements, ataxie, prostration, tremblements, convulsions, démarche/posture anormale, respiration anormale et anomalies ÉCG (allongement de l’onde P et des intervalles PR et QTc) chez les mâles et les femelles. Hausse transitoire de l’hématocrite et de l’hémoglobine chez les mâles et de l’azote uréique chez les femelles. | Mâles : 12 Femelles : non établie |
| Chiens (Beagle) 4 | 0, 3, 6, 12, 20 Orale (capsule) 52 semaines | 20 : Salivation, vomissements, anomalies ÉCG (allongement de l’onde P, des intervalles PR, QT et QTc ainsi que du complexe QRS) chez les mâles et les femelles. Accumulation lymphoïde périvasculaire, œdème, hyperplasie de l’épithélium transitionnel et vacuolisation dans la sous-muqueuse ou la couche sous- | 12 |
| muqueuse/musculaire de la vessie chez les femelles. |
Génotoxicité
Le potentiel génotoxique du succinate de solifénacine a été évalué dans le cadre d’études in vitro et in vivo. Le succinate de solifénacine ne s’est pas révélé mutagène ni clastogène lors des études in vitro et in vivo. Les résultats sont présentés au tableau 13.
Tableau 13 : Résultats des études sur le potentiel génotoxique du succinate de solifénacine
| Type d’étude | Espèces ou type cellulaire | Doses | Résultats |
| Mutagénicité bactérienne in vitro | S. typhimurium TA98, TA100, TA1535, TA1537 E. coli WP2uvrA | 0, 5-1250 µg/boîte de Pétri | Négative |
| Clastogénicité in vitro | Lymphocytes de sang humain | 0, 20,97-160 µg/mL | Négative |
| Clastogénicité in vivo | Érythrocytes de moelle osseuse de rats F344 | 0, 250, 500, 1000 mg/kg | Négative |
Carcinogénicité
Le potentiel carcinogène du succinate de solifénacine a été étudié chez la souris et le rat. L’administration de succinate de solifénacine pendant une période allant jusqu’à 104 semaines chez des souris et des rats n’a pas entraîné d’augmentation significative du nombre tumeurs d’un type ou d’un autre chez les mâles ou chez les femelles. Les résultats sont présentés au tableau 14.
Tableau 14 : Résultats des études sur le potentiel carcinogène du succinate de solifénacine
| Espèces, souches Nombre/Sexe | Dose (mg/kg/jour) Durée du traitement | Résultats |
| Souris (CD-1) 70 | 0, 10, 30, 100, 200 Orale (gavage) 2 ans | ≥ 100 : Mortalité accrue, faible poids corporel et réduction de la consommation alimentaire chez les mâles et les femelles. Aucune augmentation du nombre de tumeurs d’un type ou d’un autre chez les mâles ou les femelles. |
Rat (F344) 60 | Mâles : 0, 3, 10, 20 Femelles : 0, 3, 7,5, 15 Orale (gavage) 2 ans | ≥10 : Faible poids corporel chez les mâles et les femelles. 15 : Mortalité accrue chez les femelles. 20 : Réduction de la consommation alimentaire chez les mâles. Aucune augmentation du nombre de tumeurs d’un type ou d’un autre chez les mâles ou les femelles. |
Toxicité pour la reproduction et le développement
Des études de toxicité sur la reproduction et le développement ont été menées chez la souris, le rat et le lapin, afin d’évaluer les effets du succinate de solifénacine sur la fertilité et le développement embryonnaire précoce, le développement embryofœtal et le développement prénatal/postnatal, y compris la fonction maternelle. Les résultats sont résumés au tableau 15.
Tableau 15 : Résultats des études sur la toxicité du succinate de solifénacine sur la reproduction et le développement
| Type d’étude | Espèces, Souche, Nombre/Sexe | Dose (mg/kg/jour) Voie d’administration Durée du traitement | Observations importantes (à mg/kg/jour) | Dose sans effet nocif observé (DSENO) (mg/kg/jour) |
Segment I Fertilité et développement embryonnaire précoce | Souris (CD-1) 24 mâles et 24 femelles | 0, 30, 100, 250 Orale (gavage) Mâles : 4 semaines avant et durant la saillie Femelles : 2 semaines avant et durant l’accouplement, jusqu’au jour 6 de la gestation | ≥ 100 : Baisse de la consommation alimentaire chez les mâles: 250 : 3 mâles et 2 femelles décédés. Aucune réaction indésirable sur la fertilité des mâles ou des femelles ni sur le développement embryonnaire précoce. | F0 mâles : 30 F0 femelles : 100 F1 rejetons : 250 |
Rat (SD) 20 mâles | 0, 5, 15, 50 Orale (gavage) 4 semaines avant et durant l’accouplement | 50: Mydriase. Aucun effet indésirable sur la fertilité ou le développement embryonnaire précoce. | F0 mâles : 50 F1 rejetons : 50 | |
Rat (SD) 20 femelles | 0, 15, 50, 100 Orale (gavage) 2 semaines avant et durant l’accouplement, jusqu’au jour 7 de la gestation | ≥ 15: Mydriase. 100 : Baisse du gain pondéral et de la consommation alimentaire. Aucun effet indésirable sur la fertilité ou le développement embryonnaire précoce. | F0 femelles : 50 F1 rejetons : 100 | |
Segment II Développement embryo-fœtal | Souris (CD-1) 24 femelles | 0, 30, 100, 250 Orale (gavage) Jours 6-15 de la gestation | ≥ 30 : Baisse de la consommation alimentaire des mères. ≥ 100 : Baisse du gain pondéral chez les mères et faible poids fœtal. ≥ 250 : 5 femelles décédées. Augmentation du nombre de fœtus présentant une fente palatine. | F0 femelles : < 30 F1 rejetons : 30 |
Souris (CD-1) 24 femelles (étude additionnelle) | 0, 250 Oral e(gavage) Jours 6-9, 10-5 et 6-15 de la gestation | ≥ 250 : Aucune augmentation de la fréquence des fentes palatines chez les fœtus, peu importe la période d’administration | F0 femelles : < 250 F1 rejetons : 250 | |
Rat (SD) 20 femelles | 0, 5, 15, 50 Orale (gavage) Jours 7-17 de la gestation | ≥ 15: Mydriase. 50 : Aucune toxicité chez les mères ni réaction indésirable sur le développement embryofœtal. | F0 femelles : 50 F1 rejetons : 50 | |
Lapin (NZW) 20 femelles | 0, 10, 25, 50 Orale (gavage) Jours 6-18 de la gestation | 50 : Baisse de la consommation alimentaire chez les mères, aucune réaction indésirable sur le développement embryofœtal. | F0 femelles : 25 F1 rejetons : 50 | |
Segment III Développement prénatal et postnatal | Souris (CD-1) 24- 30 femelles | 0, 30, 100, 250 Orale (gavage) Jour 6 de la gestation jusqu’au jour 20 de l’allaitement | 100 : 3 femelles décédées. ≥ 100 : Baisse de la consommation alimentaire chez les mères, augmentation de la mortalité péripartum des rejetons, faible poids des rejetons, retard de | F0 femelles : 30 F1 mâles : 30 F1 femelles : 30 |
| Type d’étude | Espèces, Souche, Nombre/Sexe | Dose (mg/kg/jour) Voie d’administration Durée du traitement | Observations importantes (à mg/kg/jour) | Dose sans effet nocif observé (DSENO) (mg/kg/jour) |
| l’ouverture des yeux et du vagin. 250 : 9 femelles décédées. Augmentation de la mortalité postpartum des rejetons, réflexe de redressement et déploiement du pavillon de l’oreille retardés. |
Tolérabilité locale et autres études
Le succinate de solifénacine a exercé des effets irritants sur l’œil du lapin. La gravité de l’irritation oculaire s’est révélée dose-dépendante. Les effets oculaires étaient moins nombreux si les yeux étaient rincés immédiatement après l’exposition. Le succinate de solifénacine n’a provoqué aucune irritation dermique ou vasculaire/périvasculaire chez le lapin. Le succinate de solifénacine ne s’est pas révélé antigénique lors du test de réaction cutanée d’hypersensibilité retardée chez le cobaye et n’a pas induit l’hémolyse du sang périphérique humain.
RÉFÉRENCE
- 1)
Monographie de PrVESICARE (comprimés de 5 mg et 10 mg de succinate de solifénacine)
en date du 31 décembre 2018, numéro de contrôle 220842.