


Monographie de produit - Teva-Sumatriptan
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et ajustement posologique | 12/2021 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Toxicité sérotoninergique / Syndrome sérotoninergique | 12/2021 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne s’appliquent pas au moment de l’autorisation ne sont pas inscrites.
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE ..................................... 2
TABLE DES MATIÈRES .............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ...................................... 4
1 INDICATIONS ................................................................................................................. 4
1.1 Enfants .......................................................................................................................... 4 1.2 Personnes âgées ........................................................................................................... 4 2 CONTRE-INDICATIONS ................................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .................................................................................. 5
4.1 Considérations posologiques ....................................................................................... 5 4.2 Dose recommandée et ajustement posologique ......................................................... 6 4.4 Administration .............................................................................................................. 7 5 SURDOSAGE .................................................................................................................. 7
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ........... 8
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................................ 9
7.1 Cas particuliers ........................................................................................................... 16
7.1.1 Grossesse ................................................................................................................ 16 7.1.2 Allaitement ............................................................................................................. 16 7.1.3 Enfants .................................................................................................................... 16 7.1.4 Personnes âgées ..................................................................................................... 17 8 EFFETS INDÉSIRABLES .................................................................................................. 17
8.1 Aperçu des effets indésirables ................................................................................... 17 8.2 Effets indésirables observés au cours des essais cliniques ........................................ 17 8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ....................................................... 19 8.5 Effets indésirables signalés après la commercialisation du produit .......................... 19 9 INTERACTIONS MÉDICAMENTEUSES ............................................................................ 20
9.4 Interactions médicament-médicament ..................................................................... 20 9.5 Interactions médicament-aliments ............................................................................ 21 9.6 Interactions médicament-plantes médicinales .......................................................... 21 9.7 Interactions médicament-épreuves de laboratoire ................................................... 21 10 PHARMACOLOGIE CLINIQUE ........................................................................................ 21
10.1 Mode d’action ............................................................................................................ 21 10.2 Pharmacodynamie ...................................................................................................... 22 10.3 Pharmacocinétique .................................................................................................... 25 11 CONSERVATION, STABILITÉ ET MISE AU REBUT ............................................................ 27
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ........................................................... 28
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................ 29
13 RENSEIGNEMENTS PHARMACEUTIQUES ...................................................................... 29
14 ESSAIS CLINIQUES ........................................................................................................ 30
14.1 Essais cliniques par indication .................................................................................... 30 14.3 Études de biodisponibilité comparatives ................................................................... 31 15 MICROBIOLOGIE .......................................................................................................... 33
16 TOXICOLOGIE NON CLINIQUE ....................................................................................... 34
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE .............................................................. 40
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS ............................... 41
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Les comprimés TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF (succinate de sumatriptan) sont indiqués pour le traitement aigu des crises de migraine avec ou sans aura.
Les comprimés TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF (succinate de sumatriptan) ne doivent pas être utilisés pour le traitement prophylactique de la migraine ou le traitement de la migraine hémiplégique, basilaire ou ophtalmoplégique (voir 2 CONTRE-INDICATIONS). L’innocuité et l’efficacité du médicament n’ont pas été établies pour la céphalée vasculaire de Horton, qui survient surtout chez des sujets plus âgés de sexe masculin.
1.1 Enfants
Enfants (< 18 ans)
L’innocuité et l’efficacité du succinate de sumatriptan n’ont pas été établies chez les enfants, aussi l’utilisation de ces agents n’est pas recommandée dans ce groupe d’âge (voir 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées (> 65 ans)
Les données concernant l’utilisation du succinate de sumatriptan chez les personnes âgées de plus de 65 ans sont limitées. Par conséquent, l’utilisation de TEVA-SUMATRIPTAN et de TEVA-SUMATRIPTAN DF n’est pas recommandée chez les personnes de ce groupe d’âge (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF sont contre-indiqués dans les cas suivants :
- Patients hypersensibles au sumatriptan, à l’un ou l’autre des ingrédients de ces préparations ou aux constituants du contenant. Pour en connaître la liste complète, reportez-vous à la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Patients ayant des antécédents, des symptômes ou des signes de cardiopathie ischémique, de syndrome vasculaire cérébral ou périphérique, de valvulopathie ou d’arythmie cardiaque (en particulier les tachycardies). De plus, les patients atteints d’autres affections cardiovasculaires sous-jacentes importantes (p. ex. maladie athéroscléreuse, cardiopathie congénitale) ne devraient pas recevoir TEVA-SUMATRIPTAN ou TEVA-SUMATRIPTAN DF. Les syndromes de cardiopathie ischémique comprennent entre autres l’angine de poitrine de n’importe quel type (p. ex. angor d’effort stable et formes angiospastiques d’angine, telles que l’angor de Prinzmetal), toutes les formes d’infarctus du myocarde et l’ischémie myocardique asymptomatique. Les syndromes vasculaires cérébraux comprennent entre autres les accidents vasculaires cérébraux de n’importe quel type ainsi que les accidents ischémiques transitoires (AIT). Les affections vasculaires périphériques comprennent entre autres l’angor intestinal et le syndrome de Raynaud (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil cardiovasculaire).
Patients atteints d’hypertension grave ou non maîtrisée, étant donné que TEVA-
SUMATRIPTAN ou TEVA-SUMATRIPTAN DF peuvent entraîner une hausse de la tension artérielle (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil cardiovasculaire).
- Administration concomitante d’un inhibiteur de la monoamine-oxydase (IMAO) ou utilisation dans les deux semaines suivant l’arrêt d’un traitement par IMAO (voir 9.4 Interactions médicament-médicament – Inhibiteurs de la MAO et 10.3 Pharmacocinétique – Absorption et métabolisme).
Dans les 24 heures précédant ou suivant la prise d’un autre agoniste des récepteurs 5-
HT1 ou de médicaments dérivés de l’ergotamine ou qui en contiennent (p. ex. dihydroergotamine, méthysergide). On a signalé que les médicaments renfermant de l’ergot causent une prolongation des réactions angiospastiques. Étant donné que TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF peuvent également causer un angiospasme coronarien, ces effets peuvent être additifs (voir 9.4 Interactions médicament-médicament – Médicaments renfermant de l'ergot; Autres agonistes 5-HT1).
Patients atteints d’insuffisance hépatique grave (voir 7 MISES EN GARDE ET
PRÉCAUTIONS – Fonctions hépatique/biliaire/pancréatique et 4.2 Dose recommandée et ajustement posologique – Insuffisance hépatique).
- Patients qui sont atteints de migraines hémiplégique, basilaire ou ophtalmoplégique.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Adultes
- TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF sont indiqués dans le traitement aigu des crises de migraine avec ou sans aura.
- TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF ne doivent pas être utilisés comme traitement prophylactique.
- L’innocuité d’un traitement destiné à soulager en moyenne plus de quatre céphalées tous les 30 jours n’a pas été établie.
La dose de TEVA-SUMATRIPTAN et de TEVA-SUMATRIPTAN DF recommandée ne doit pas
être dépassée.
- Un soulagement significatif commence à se faire sentir environ 30 minutes après l’administration par voie orale.
- Le sumatriptan soulage non seulement la douleur migraineuse, mais également les symptômes associés à la migraine (nausées, vomissements, phonophobie, photophobie).
- L’efficacité du sumatriptan est indépendante du moment pendant lequel ce médicament est administré au cours d’une crise migraineuse.
- Des études cliniques de longue durée (12 à 24 mois) portant sur les doses maximales recommandées ont révélé que le sumatriptan n’entraîne aucun signe de tachyphylaxie ou de céphalée d’origine médicamenteuse (céphalée rebond).
4.2 Dose recommandée et ajustement posologique
Comprimés
La plus faible dose de sumatriptan faisant preuve d’efficacité chez l’adulte est de 25 mg.
La dose optimale est de 50 mg, même si un certain nombre de patients n’ont pas obtenu une réponse au traitement avec un comprimé à 25 mg (voir 14 ESSAIS CLINIQUES). Selon la réponse clinique et la tolérabilité, certains patients pourraient bénéficier d’une dose de 100 mg. Cependant, lors des essais cliniques contrôlés, la dose de 100 mg a été associée à des effets indésirables plus fréquents que les doses de 50 mg et de 25 mg (voir 8.2 Effets indésirables observés dans les essais cliniques). La dose maximale recommandée en une seule prise est de 100 mg, laquelle ne doit pas être dépassée
TEVA-SUMATRIPTAN est offert seulement en comprimés de 100 mg. TEVA-SUMATRIPTAN DF est offert seulement en comprimés de 25 mg, 50 mg et 100 mg.
Les essais cliniques montrent qu’environ 50 % à 75 % des patients obtiennent un soulagement de leurs céphalées moins de 2 heures après l’administration de 100 mg par voie orale, proportion qui croît encore de 15 % à 25 % au bout de 4 heures. Des études comparatives ont montré que les comprimés de 50 mg et de 100 mg présentent une efficacité similaire.
S’il n’a obtenu qu’un soulagement partiel après la première dose ou que la céphalée migraineuse revient, le patient peut prendre une autre dose après 2 heures, mais il ne doit pas dépasser 200 mg par période de 24 heures.
Si le patient n’a pas répondu à la première dose, il ne doit pas prendre d’autres comprimés de TEVA-SUMATRIPTAN ou de TEVA-SUMATRIPTAN DF au cours d’une seule et même crise, car il est peu probable qu’une deuxième dose procure un bienfait clinique. Il peut cependant reprendre d’autres comprimés de TEVA-SUMATRIPTAN ou de TEVA-SUMATRIPTAN DF advenant une crise ultérieure.
Personnes âgées (> 65 ans)
Aucune différence n’a été observée entre les paramètres pharmacocinétiques mesurés chez les personnes âgées en bonne santé et ceux mesurés chez des volontaires plus jeunes (c.-à-d. de moins de 65 ans).
Enfants (< 18 ans)
L’innocuité et l’efficacité du succinate de sumatriptan n’ont pas été établies chez les enfants; par conséquent, l’emploi de ce médicament n’est pas recommandé dans ce groupe d’âge (voir 7.1.3 Enfants).
Insuffisance hépatique
Adultes atteints d’insuffisance hépatique légère ou modérée
Chez les patients atteints d’insuffisance hépatique légère ou modérée, on a observé une augmentation des concentrations plasmatiques de sumatriptan jusqu’à deux fois celles observées chez les sujets en bonne santé. Par conséquent, on peut considérer l’administration d’une dose de 25 mg (un comprimé unique) chez ces patients (classe A ou B de Child Pugh) (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonctions hépatique/biliaire/pancréatique).
Adultes atteints d’insuffisance hépatique grave
TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF sont contre-indiqués chez les patients atteints d’insuffisance hépatique grave (voir 2 CONTRE-INDICATIONS).
4.4 Administration
Le comprimé doit être avalé entier avec de l’eau. Il ne faut pas l’écraser, ni le mâcher ou le diviser.
5 SURDOSAGE
Quelque cas de surdosage de succinate de sumatriptan ont été signalés, cependant aucun autre effet indésirable que ceux qui ont déjà été mentionnés n’a été associé à des doses allant jusqu’à 400 mg p. o (voir 8 EFFETS INDÉSIRABLES).
En cas de surdosage de sumatriptan, surveiller le patient et lui administrer un traitement de soutien standard au besoin. Aucune donnée de toxicocinétique n’est disponible.
On ignore l’effet de l’hémodialyse ou de la dialyse péritonéale sur la concentration sérique du sumatriptan.
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
Voie d’administration | Forme pharmaceutique / Teneurs | Ingrédients non médicinaux |
| Orale | Comprimés de 100 mg de sumatriptan (sous forme de succinate de sumatriptan) | Cellulose microcristalline, glycolate d’amidon sodique, lactose, silice colloïdale et stéarate de magnésium. L’enrobage des comprimés contient les ingrédients suivants : dioxyde de titane, hydroxypropylméthylcellulose, oxyde de fer rouge synthétique, polydextrose, polyéthylèneglycol et triacétine. |
| Orale | Comprimés DF de 25 mg, 50 mg et 100 mg de sumatriptan (sous forme de succinate de sumatriptan) | Cellulose microcristalline, crospovidone, lactose, silice colloïdale, stéarate de magnésium. L’enrobage des comprimés de 25 mg et de 50 mg contient les ingrédients suivants : dioxyde de titane, hydroxypropylméthylcellulose, polydextrose, polyéthylèneglycol et triacétine. L’enrobage des comprimés de 100 mg contient les ingrédients suivants : dioxyde de titane, hydroxypropylméthylcellulose, polydextrose, polyéthylèneglycol, oxyde de fer rouge synthétique et triacétine. |
Présentation des formes pharmaceutiques
TEVA-SUMATRIPTAN se présente sous forme de comprimés triangulaires pelliculés de couleur rose portant l’inscription N gravée d’un côté et 100 de l’autre. Plaquettes alvéolées de 6 ou 24 comprimés.
TEVA-SUMATRIPTAN DF est offert dans les teneurs suivantes :
25 mg – Comprimés triangulaires pelliculés blancs portant l’inscription N gravée d’un côté et 25 de l’autre. Flacons de 50 comprimés et plaquettes alvéolées de 6 (1 plaquette de 6 comprimés), 24 (4 plaquettes de 6 comprimés) et 100 (10 plaquettes de 10 comprimés) comprimés.
50 mg – Comprimés triangulaires pelliculés blancs portant l’inscription N gravée d’un côté et 50 de l’autre. Flacons de 50 comprimés et plaquettes alvéolées de 6 (1 plaquette de 6 comprimés), 24 (4 plaquettes de 6 comprimés) et 100 (10 plaquettes de 10 comprimés) comprimés.
100 mg – Comprimés triangulaires pelliculés roses portant l’inscription N gravée d’un côté et 100 de l’autre. Flacons de 50 comprimés et plaquettes alvéolées de 6 (1 plaquette de 6 comprimés), 24 (4 plaquettes de 6 comprimés) et 100 (10 plaquettes de 10 comprimés) comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF ne doivent être utilisés que si le diagnostic de migraine est établi avec certitude.
Céphalées vasculaires de Horton : Il n’existe pas suffisamment de données sur l’efficacité et l’innocuité du succinate de sumatriptan dans le traitement de la céphalée vasculaire de Horton, qui survient surtout chez les sujets plus âgés et de sexe masculin. Étant donné que la céphalée vasculaire de Horton suppose l’administration répétée de médicament sur une période prolongée, les renseignements posologiques fournis ici ne sont pas applicables dans ces cas.
Céphalée d’origine médicamenteuse : L’abus d’antimigraineux a été associé à l’exacerbation des céphalées (céphalée d’origine médicamenteuse) chez les patients prédisposés. L’arrêt du traitement peut être nécessaire.
Appareil cardiovasculaire
Risque d’ischémie ou d’infarctus du myocarde ou d’autres effets cardiaques indésirables :
Le succinate de sumatriptan a été associé à une douleur ou à une oppression passagère à la poitrine et au cou qui peuvent évoquer l’angine de poitrine. Dans de rares cas, les symptômes ont été reconnus comme étant une conséquence probable d’un angiospasme coronarien ou d’une ischémie myocardique. Par ailleurs, de graves arythmies ou accidents coronariens sont parfois survenus — rarement toutefois — après utilisation de succinate de sumatriptan. TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF ne doivent pas être administrés aux patients atteints de coronaropathie ischémique ou angiospastique documentée (voir 2 CONTRE-INDICATIONS). On recommande fortement de ne pas administrer TEVA-SUMATRIPTAN ou TEVA-SUMATRIPTAN DF aux patients chez qui la présence de facteurs de risque (hypertension, hypercholestérolémie, tabagisme, obésité, diabète, antécédents familiaux importants de coronaropathie, femme chirurgicalement ou physiologiquement ménopausée, homme de plus de 40 ans) peut laisser soupçonner une coronaropathie jusqu’ici non diagnostiquée, à moins qu’une évaluation cardiovasculaire ne fournisse une preuve clinique satisfaisante que le sujet est raisonnablement exempt de coronaropathie et de myocardiopathie ischémique ou d’autres troubles cardiovasculaires sous-jacents importants. On ne sait pas à quel point les techniques diagnostiques permettent de déceler la maladie cardiovasculaire ou la prédisposition à l’angiospasme coronarien. TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF ne doivent pas être administrés si l’évaluation cardiovasculaire du patient révèle que les antécédents médicaux ou les résultats d’examens électrocardiographiques concordent avec un angiospasme coronarien ou une ischémie du myocarde (voir 2 CONTRE-INDICATIONS).
Chez les patients présentant des facteurs de risque de coronaropathie et dont l’évaluation cardiovasculaire est satisfaisante, la première dose de TEVA-SUMATRIPTAN ou de TEVA-SUMATRIPTAN DF doit être administrée au cabinet du médecin, ou encore dans un établissement doté d’un personnel médical et d’un équipement similaires à ceux que l’on retrouve chez un médecin. Étant donné que l’ischémie cardiaque peut survenir en l’absence de symptômes cliniques, il faut songer à demander des électrocardiogrammes chez les patients prédisposés, immédiatement après l’administration de la première dose de TEVA-SUMATRIPTAN ou TEVA-SUMATRIPTAN DF. Par ailleurs, l’absence d’effets cardiovasculaires dus au médicament à l’administration de la première dose ne signifie pas que de tels effets ne puissent survenir à l’occasion d’une administration ultérieure.
La fonction cardiovasculaire des patients qui prennent TEVA-SUMATRIPTAN ou TEVA-SUMATRIPTAN DF de façon intermittente depuis longtemps et qui présentent ou ont acquis des facteurs de risque de coronaropathie, comme ceux qui sont décrits plus haut, doit faire l’objet d’évaluations périodiques tout au long du traitement.
En cas de symptômes évoquant une angine de poitrine après la prise de TEVA-SUMATRIPTAN ou de TEVA-SUMATRIPTAN DF, il faut effectuer des ECG afin de déceler toute altération de nature ischémique.
La démarche systématique décrite ci-dessus a pour objectif de réduire le risque qu’un patient présentant une maladie cardiovasculaire non diagnostiquée soit exposé par inadvertance à TEVA-SUMATRIPTAN ou à TEVA-SUMATRIPTAN DF.
Des cas de malaise à la poitrine, au cou, à la gorge ou à la mâchoire (comprenant douleur, pression, lourdeur, oppression et dyspnée) ont été signalés par suite de l’administration de succinate de sumatriptan. Or, comme les agonistes des récepteurs 5-HT1 peuvent provoquer un angiospasme coronarien, il convient, avant d’administrer des doses supplémentaires à un patient qui présente une symptomatologie évocatrice d’une angine de poitrine après administration de TEVA-SUMATRIPTAN ou de TEVA-SUMATRIPTAN DF, de rechercher les signes de coronaropathie ou de prédisposition à l’angor de Prinzmetal. On doit également surveiller le patient par ECG si des symptômes similaires réapparaissent à l’occasion d’une administration subséquente. De même, les patients qui éprouvent d’autres symptômes ou signes évoquant une diminution du débit artériel, comme le syndrome d’angor intestinal ou le syndrome de Raynaud, après administration de TEVA-SUMATRIPTAN ou de TEVA-SUMATRIPTAN DF doivent faire l’objet d’une évaluation visant à déceler l’athérosclérose ou une prédisposition à l’angiospasme (voir 2 CONTRE-INDICATIONS et 8.2 Effets indésirables observés au cours des essais cliniques).
Troubles cardiaques et décès associés à l’emploi d’agonistes des récepteurs 5-HT1 :
TEVA-SUMATRIPTAN ou TEVA-SUMATRIPTAN DF peuvent causer un angiospasme coronarien. Des troubles cardiaques graves — y compris l’infarctus aigu du myocarde — ont été signalés quelques heures après l’administration d’agonistes des récepteurs 5-HT1, de même que des perturbations du rythme menaçant le pronostic vital ainsi que des décès. Toutefois, compte tenu de la fréquence d’utilisation des agonistes des récepteurs 5-HT1 chez les patients atteints de migraine, la fréquence de ces effets est extrêmement faible. Étant donné que certains d’entre eux sont survenus en l’absence d’antécédents de cardiopathie et peu après la prise de succinate de sumatriptan chez des sujets ne présentant pas de coronaropathie, on a conclu qu’ils étaient attribuables au médicament. Le lien est cependant incertain dans de nombreux cas, la présence d’une coronaropathie sous-jacente ayant été confirmée.
Données sur le succinate de sumatriptan avant la commercialisation : Peu de temps après avoir reçu le médicament par voie orale, deux sujets parmi les 6 348 migraineux ayant participé à des essais cliniques contrôlés ou non avant la commercialisation du succinate de sumatriptan ont éprouvé des effets indésirables cliniques pouvant indiquer un angiospasme coronarien. Toutefois, aucun de ces effets n’a eu des conséquences graves sur le plan clinique.
Données sur le succinate de sumatriptan après la commercialisation : De graves effets cardiovasculaires, dont certains ont entraîné le décès, ont été signalés à la suite de l’emploi de succinate de sumatriptan en comprimés. Cependant, en raison du caractère non contrôlé des données de pharmacovigilance, il est impossible de déterminer avec certitude la proportion des cas signalés qui sont réellement attribuables au succinate de sumatriptan, de même que l’élément en cause dans chacun des cas. Du point de vue clinique, plus l’intervalle de temps qui s’écoule entre l’administration du succinate de sumatriptan et l’apparition de l’effet est long, moins l’existence d’un lien de causalité est probable. Par conséquent, on s’est surtout intéressé aux effets se produisant dans l’heure suivant la prise.
Les effets cardiaques qui ont été observés dans l’heure suivant la prise de succinate de sumatriptan comprennent l’angiospasme coronarien, l’ischémie transitoire, l’infarctus du myocarde, la tachycardie et la fibrillation ventriculaires, l’arrêt cardiaque et le décès.
Certains de ces effets sont survenus en l’absence de signes de coronaropathie et semblent être le résultat d’un angiospasme coronarien, mais si l’on examine les comptes rendus américains relatifs aux effets cardiaques graves survenus dans l’heure suivant la prise de succinate de sumatriptan, on constate que les patients présentaient presque tous des facteurs de risque de coronaropathie et que la présence d’une importante coronaropathie sous-jacente a été établie chez la majorité d’entre eux (voir 2 CONTRE-INDICATIONS).
Troubles vasculaires cérébraux et décès lors de l’emploi d’agonistes des récepteurs 5-HT1 : Hémorragies cérébrales, hémorragies sous-arachnoïdiennes, accidents vasculaires cérébraux et autres troubles vasculaires cérébraux dont certains ont entraîné le décès ont été signalés chez des patients ayant reçu du succinate de sumatriptan par voie orale. On ignore cependant la nature exacte du lien entre ces manifestations et le succinate de sumatriptan. Dans certains cas, il semble qu’il s’agisse de troubles vasculaires cérébraux primitifs, le succinate de sumatriptan ayant été administré par une personne n’ayant cru à tort que les symptômes étaient une conséquence de la migraine, alors qu’ils ne l’étaient pas. Il faut prendre soin d’exclure tout état neurologique potentiellement grave avant de traiter une migraine par TEVA-SUMATRIPTAN ou par TEVA-SUMATRIPTAN DF chez un patient n’ayant jamais été diagnostiqué comme migraineux ou chez un patient diagnostiqué comme tel, mais qui présente des symptômes atypiques. Si le patient ne répond pas à la première dose, il serait bon de revoir le diagnostic avant d’en administrer une autre. À noter également que les patients migraineux peuvent être davantage exposés à certains événements vasculaires cérébraux (p. ex. accident vasculaire cérébral, hémorragie ou accident ischémique transitoire).
Études spéciales sur la pharmacologie cardiovasculaire : L’administration d’un agoniste des récepteurs 5-HT1 à la dose de 1,5 mg par voie sous-cutanée à 10 sujets soumis à une angiographie en raison de coronaropathie présumée a produit une hausse de 8 % de la tension artérielle aortique, une hausse de 18 % de la tension artérielle pulmonaire et une hausse de 8 % de la résistance vasculaire systémique. De plus, quatre patients ont ressenti une douleur légère ou un serrement dans la poitrine. Une hausse cliniquement significative de la tension artérielle a été observée chez trois sujets (dont deux éprouvaient également des douleurs ou des malaises thoraciques). Un examen diagnostique par angiographie a révélé que neuf sujets présentaient des artères coronaires normales et qu’un autre était atteint d’une coronaropathie non significative.
Dans une étude supplémentaire utilisant le même médicament, 35 patients migraineux exempts de maladie cardiovasculaire ont été soumis à une tomographie par émission de positons, afin d’évaluer l’irrigation de leur myocarde alors qu’ils recevaient une dose de 1,5 mg par voie sous-cutanée, en l’absence de migraine. Cette expérience a fait ressortir une diminution de la réserve vasodilatatrice coronarienne (≈ 10 %), une augmentation de la résistance coronarienne (≈ 20 %) et une réduction du débit myocardique hyperémique (≈ 10 %). La pertinence de ces observations quant à ce qui a trait à l’utilisation d’un agoniste des récepteurs 5-HT1 aux doses orales recommandées est inconnue.
Aucune étude semblable n’a été effectuée avec le succinate de sumatriptan administré par voie orale, cependant, vu les propriétés pharmacodynamiques communes des agonistes des récepteurs 5-HT1, la possibilité d’effets cardiovasculaires semblables à ceux qui sont décrits ci-dessus doit être envisagée pour tout agent appartenant à cette classe pharmacologique.
Autres manifestations associées à l’angiospasme : Les agonistes des récepteurs 5-HT1 peuvent causer des réactions angiospastiques autres que l’angiospasme coronarien. Les nombreuses données acquises après la commercialisation révèlent que l’emploi du succinate de sumatriptan est associé, dans de rares cas, à une ischémie vasculaire périphérique et à une ischémie du côlon accompagnée de douleurs abdominales et de diarrhées sanglantes. De plus, ces données révèlent que dans certains cas isolés, les patients ne présentaient aucun antécédent et ne prenaient aucun médicament en concomitance.
Hausse de la tension artérielle : Une importante hausse de la tension artérielle — comprenant la crise hypertensive — a été signalée à de rares occasions chez des patients ayant ou non des antécédents d’hypertension. TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF sont contre-indiqués chez les patients atteints d’hypertension grave ou non maîtrisée (voir 2 CONTRE-INDICATIONS). Pour ce qui est des patients dont l’hypertension est maîtrisée, on doit administrer TEVA-SUMATRIPTAN ou TEVA-SUMATRIPTAN DF avec prudence, car on a observé des hausses passagères de la tension artérielle et de la résistance vasculaire périphérique dans un petit nombre de cas.
Conduite d’un véhicule et utilisation de machines
Les patients doivent être avertis du risque de somnolence inhérent à l’administration de TEVA-SUMATRIPTAN et de TEVA-SUMATRIPTAN DF. On doit également leur conseiller d’éviter les tâches qui exigent de la dextérité (p. ex. conduire un véhicule ou faire fonctionner de la machinerie) s’ils sont somnolents.
Fonctions hépatique/biliaire/pancréatique
Les effets de l’insuffisance hépatique sur l’efficacité et l’innocuité du succinate de sumatriptan n’ont pas été évalués, mais le profil pharmacocinétique du sumatriptan (évalué à partir d’une épreuve respiratoire à l’aminopyrine, > 0,2 – 0,4 unité) chez des patients atteints d’insuffisance hépatique modérée (classe B de Child Pugh) montre que les concentrations plasmatiques de sumatriptan faisant suite à l’administration d’une dose orale de 50 mg sont beaucoup plus élevées chez ces patients que chez les sujets sains (tableau 2). Par conséquent, on peut considérer l’administration d’une dose de 25 mg de sumatriptan par voie orale n’est pas recommandée chez les patients atteints d’insuffisance hépatique légère ou modérée (classe A ou B de Child Pugh) (voir 4.2 Dose recommandée et ajustement posologique – Insuffisance hépatique).
Tableau 2 — Paramètres pharmacocinétiques du succinate de sumatriptan observés après l’administration orale d’une dose de 50 mg à des volontaires sains et à des patients atteints d’insuffisance hépatique modérée
| Paramètre | Rapport moyen (présence/absence d’insuffisance hépatique) n = 8 | IC90 % | Valeur p |
| ASC∞ Cmax | 181 % 176 % | 130 % – 252 % 129 % – 240 % | 0,009* 0,007* |
*Valeur statistiquement significative
TEVA-SUMATRIPTAN et de TEVA-SUMATRIPTAN DF sont contre-indiqués chez les patients atteints d’insuffisance hépatique grave (voir 2 CONTRE-INDICATIONS et 4.2 Dose recommandée et ajustement posologique – Insuffisance hépatique).
Réactions immunitaires
Une réaction d’hypersensibilité (anaphylaxie ou réactions anaphylactoïdes) peut parfois se produire — quoique rarement — chez les patients recevant des agonistes des récepteurs 5-HT1, tels que TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF. Ces réactions peuvent menacer le pronostic vital ou être mortelles. En règle générale, les réactions d’hypersensibilité aux médicaments sont plus probables chez les personnes qui ont des antécédents de sensibilité à plusieurs allergènes (voir 2 CONTRE-INDICATIONS). Toutefois, compte tenu de la possibilité de réactions d’hypersensibilité croisée, TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF ne doivent pas être administrés à des patients qui ont des antécédents d’hypersensibilité à des agonistes des récepteurs 5-HT1 chimiquement apparentés. On a signalé des cas de réaction allergique après l’administration du succinate de sumatriptan à des patients ayant une hypersensibilité connue aux sulfamides. Ces réactions allaient d’une simple hypersensibilité cutanée à l’anaphylaxie.
Surveillance et épreuves de laboratoire
Aucune épreuve de laboratoire spécifique n’est recommandée pour la surveillance préthérapeutique ou posthérapeutique des patients sous TEVA-SUMATRIPTAN ou TEVA-SUMATRIPTAN DF.
Troubles neurologiques
On doit prendre soin d’exclure la possibilité d’autres affections neurologiques potentiellement graves avant de traiter la céphalée chez les patients qui n’ont pas préalablement reçu de diagnostic de migraine ou qui ressentent une céphalée qui leur paraît inhabituelle. De rares cas ont été signalés où un patient a reçu un agoniste des récepteurs 5-HT1 pour le traitement de céphalées graves qui, par la suite, se sont révélées être secondaires à une lésion neurologique évolutive. Dans le cas de patients récemment diagnostiqués ou de patients présentant des symptômes atypiques, le diagnostic de migraine doit être reconsidéré si aucune réponse n’est obtenue après la première dose de TEVA-SUMATRIPTAN ou de TEVA-SUMATRIPTAN DF.
Convulsions : La prudence est de rigueur lorsqu’on administre TEVA-SUMATRIPTAN ou TEVA-SUMATRIPTAN DF à des patients qui ont des antécédents d’épilepsie ou qui présentent d’autres facteurs de risque qui abaissent le seuil de convulsions, comme des lésions cérébrales structurales. Certains comptes rendus émis après la commercialisation du produit font également état de convulsions consécutives à l’administration de succinate de sumatriptan chez des patients qui ne présentaient ni facteurs de risque, ni antécédents de convulsions (voir 8.5 Effets indésirables signalés après la commercialisation du produit – Troubles du système nerveux).
Toxicité sérotoninergique / Syndrome sérotoninergique : Réaction potentiellement mortelle, la toxicité sérotoninergique, appelée également syndrome sérotoninergique, est un phénomène qui a été signalé avec l’utilisation des triptans.
La toxicité sérotoninergique se caractérise par une excitation neuromusculaire, une stimulation du système nerveux autonome (p. ex. tachycardie et bouffées vasomotrices) et une altération de l’état mental (p. x. anxiété, agitation, hypomanie). D’après les critères de Hunter, la présence d’un des symptômes suivants durant la prise d’au moins un agent sérotoninergique rend probable le diagnostic de toxicité sérotoninergique :
- clonus spontané;
- clonus inductible ou clonus oculaire avec agitation ou diaphorèse;
- tremblements et hyperréflectivité;
- hypertonie et température corporelle > 38 °C, accompagnées d’un clonus oculaire ou inductible.
Les patients dont l’état clinique justifie l’administration d’un traitement concomitant par TEVA-SUMATRIPTAN ou TEVA-SUMATRIPTAN DF et d’autres agents sérotoninergiques doivent être surveillés de près, en particulier lors de l’amorce dudit traitement ainsi que lors d’une augmentation de la dose (voir 9.4 Interactions médicament-médicament – Inhibiteurs sélectifs du recaptage de la sérotonine [ISRS]/Inhibiteurs du recaptage de la sérotonine et de la norépinéphrine [IRSN]). En cas de toxicité sérotoninergique soupçonnée, il faut envisager de mettre fin à l’administration des agents sérotoninergiques.
Ophtalmologie
Liaison aux tissus contenant de la mélanine : Chez des rats ayant reçu une seule dose de sumatriptan radiomarqué par voie sous-cutanée (0,5 mg/kg) ou orale (2 mg/kg), la demi-vie d’élimination de la substance radiomarquée dans l’œil a été de 15 et de 23 jours respectivement, ce qui laisse croire que le sumatriptan et/ou ses métabolites se lient à la mélanine de l’œil. Or comme il pourrait y avoir, avec le temps, une accumulation de sumatriptan dans les tissus riches en mélanine, il se peut que le sumatriptan entraîne une toxicité dans ces tissus après utilisation prolongée. Cependant, aucun effet sur la rétine n’a été associé au traitement par le sumatriptan dans les études sur la toxicité par voie orale ou sous-cutanée. Bien qu’aucune surveillance systématique de la fonction visuelle n’ait été effectuée dans les essais cliniques, les médecins qui prescrivent du sumatriptan doivent être informés de la possibilité d’effets ophtalmologiques à longue échéance, compte tenu de l’absence de recommandations spéciales concernant la surveillance ophtalmologique.
Fonction rénale
Les effets de l’insuffisance rénale sur l’efficacité et l’innocuité d sumatriptan n’ont pas été évalués. Par conséquent, l’emploi de TEVA-SUMATRIPTAN et de TEVA-SUMATRIPTAN DF n’est pas recommandé chez cette population de patients.
7.1 Cas particuliers
7.1.1 Grossesse
Aucun signe d’effet nuisible sur la fécondité et sur le développement postnatal attribuable au succinate de sumatriptan n’a été observé dans les études de reproduction menées chez le rat, non plus que de pouvoir tératogène. Des études sur la reproduction effectuées chez les lapines recevant du sumatriptan par voie orale ont montré une augmentation de la fréquence de variations de la morphologie des vaisseaux sanguins cervicothoraciques chez le fœtus. Ces effets n’ont été observés qu’avec la plus forte dose, laquelle a modifié le gain pondéral chez les mères et a fait passer les concentrations sanguines du médicament à plus de 50 fois celles que l’on observe chez l’humain après administration de doses thérapeutiques. Il est peu probable que cet effet soit directement associé au traitement par le succinate de sumatriptan, mais cette possibilité ne peut être écartée non plus.
Les résultats de la grossesse d’environ 1 100 femmes ayant été exposées au sumatriptan durant cette période ont été documentés dans divers registres prospectifs dont on a tiré des données d’après commercialisation. Cependant, les informations obtenues jusqu’à présent étant insuffisantes, aucune conclusion ne peut être formulée. Par conséquent, l’emploi de TEVA-SUMATRIPTAN ou de TEVA-SUMATRIPTAN DF n’est pas recommandé durant la grossesse, à moins que les bienfaits potentiels pour la mère ne l’emportent sur les risques pour le fœtus.
Lors d’une étude sur la fécondité menée chez le rat, l’administration de doses orales de succinate de sumatriptan entraînant des taux plasmatiques environ 150 fois supérieurs à ceux observés chez l’humain après administration sous-cutanée de 6 mg, ou environ 200 fois supérieurs aux taux observés chez l’humain après une dose orale de 100 mg, a réduit le pourcentage de succès de l’insémination. Cet effet ne s’est pas produit au cours d’une étude sur l’administration sous-cutanée, dans laquelle les taux plasmatiques maximaux ont atteint environ 100 fois ceux que l’on a observés chez l’humain après administration par voie sous-cutanée et environ 150 fois ceux observés chez l’humain après administration par voie orale.
7.1.2 Allaitement
Étant donné que le sumatriptan se retrouve dans le lait maternel, on recommande d’être prudent si l’on administre TEVA-SUMATRIPTAN ou TEVA-SUMATRIPTAN DF à une femme enceinte. La mère peut réduire la quantité à laquelle son enfant est exposé en évitant l’allaitement 24 heures après le traitement.
7.1.3 Enfants
Enfants (< 18 ans)
L’innocuité et l’efficacité du succinate de sumatriptan n’ont pas été établies chez les enfants, aussi l’emploi de ce médicament dans ce groupe d’âge n’est-il pas recommandé. 7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans)
Les données concernant l’utilisation du succinate de sumatriptan chez les patients de plus de 65 ans sont limitées. Par conséquent, TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF ne sont pas recommandés chez les personnes de plus de 65 ans.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Des troubles cardiaques graves, dont certains ont entraîné la mort, sont déjà survenus après l’administration d’agonistes des récepteurs 5-HT1. Il s’agit de cas extrêmement rares qui ont été constatés le plus souvent chez des patients présentant des facteurs de risque de coronaropathie. Les accidents signalés comprenaient l’angiospasme coronarien, l’ischémie myocardique transitoire, l’infarctus du myocarde, la tachycardie ventriculaire et la fibrillation ventriculaire (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil cardiovasculaire).
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
Expérience dans les essais cliniques contrôlés sur le succinate de sumatriptan
Effets indésirables typiques des agonistes de la 5-HT1 : Comme dans le cas d’autres agonistes des récepteurs 5-HT1, le succinate de sumatriptan a été associé à des sensations de lourdeur, de pression, d’oppression ou de douleur pouvant être intenses et qui sont susceptibles d’affecter n’importe quelle partie du corps, y compris la poitrine, la gorge, le cou, la mâchoire et les membres supérieurs.
Innocuité immédiate : Au cours d’études contrôlées par placebo sur la migraine, 3 095 patients ont reçu au moins une dose de succinate de sumatriptan. Le tableau 3 dresse la liste des effets observés plus souvent chez les patients ayant reçu le succinate de sumatriptan que chez ceux ayant reçu le placebo, et dont la fréquence était supérieure ou égale à 1 %.
Tableau 3 — Effets indésirables médicamenteux signalés par au moins 1 % des patients migraineux ayant participé aux études cliniques contrôlées par placebo sur l’administration de succinate de sumatriptan par voie orale
| Placebo | Succinate de sumatriptan 25 mg | Succinate de sumatriptan 50 mg | Succinate de sumatriptan 100 mg ** | |
| Nombre de patients | 690 | 351 | 723 | 2 021 |
| Nombre de crises de migraine traitées | 1 187 | 945 | 1 889 | 14 750 |
| Symptômes d’origine cardiaque possible | ||||
| •Sensation dans la poitrine* | 0,6 % | 2,3 % | 2,6 % | 3,2 % |
| •Sensation dans le cou, la gorge ou la mâchoire* | 1,4 % | 2,3 % | 3,5 % | 5,2 % |
| •Sensation dans les membres supérieurs* | 1,2 % | 1,4 % | 2,5 % | 3,6 % |
| •Palpitations | 0,6 % | 0,3 % | 1,0 % | 1,1 % |
| Symptômes neurologiques | ||||
| •Sensation à la tête ou au visage* | 1,3 % | 2,3 % | 2,5 % | 4,7 % |
| •Étourdissements | 2,5 % | 3,1 % | 3,3 % | 6,2 % |
| •Céphalées | 3,3 % | 4,0 % | 2,2 % | 3,3 % |
| •Vertiges | 0,6 % | 1,1 % | 1,1 % | 1,0 % |
| •Somnolence | 1,6 % | 1,1 % | 1,2 % | 2,1 % |
| •Tremblements | 0,4 % | 0,9 % | 0,4 % | 1,1 % |
| Symptômes gastro-intestinaux | ||||
| •Nausées | 5,8 % | 2,8 % | 4,4 % | 11,0 % |
| •Hyposalivation | 1,2 % | 1,4 % | 1,1 % | 1,2 % |
| •Vomissements | 2,9 % | 4,3 % | 1,1 % | 4,4 % |
| •Malaises et douleur gastro-intestinaux | 1,4 % | 1,1 % | 0,8 % | 2,0 % |
| •Malaises et douleurs dans l’abdomen | 0,3 % | NS | 0,4 % | 1,2 % |
| •Diarrhée | 0,9 % | 0,3 % | 0,6 % | 1,1 % |
| Symptômes musculosquelettiques | ||||
| •Douleurs musculosquelettiques | 0,7 % | 2,3 % | 0,4 % | 1,4 % |
| •Douleurs musculaires | 0,3 % | 0,9 % | 0,1 % | 1,0 % |
| •Atrophie, faiblesse et fatigue musculaires | NS | 0,6 % | 0,4 % | 1,4 % |
| •Oto-rhino-laryngologie | ||||
| •Infections | 0,6 % | 0,6 % | 1,1 % | 1,4 % |
| •Signes et symptômes nasaux | 0,7 % | 1,4 % | 0,8 % | 1,0 % |
| •Symptômes touchant la gorge et les amygdales | 0,6 % | NS | 0,4 % | 2,3 % |
| Symptômes respiratoires | ||||
| •Infection virale | 0,3 % | 1,1 % | 0,1 % | 1,0 % |
| Symptômes non spécifiques | ||||
| •Sensation dans les membres* | 0,4 % | 1,1 % | 0,4 % | 1,5 % |
| •Sensation* dans une région non spécifiée du corps | 4,5 % | 5,7 % | 8,0 % | 9,0 % |
| •Malaise/Fatigue | 5,1 % | 3,7 % | 2,6 % | 9,5 % |
| •Sudation | 0,4 % | 0,6 % | 0,6 % | 1,6 % |
* Le terme « sensation » s’entend de tout effet indésirable décrit comme une douleur ou un malaise, une pression, une lourdeur, une constriction, un serrement, une sensation de chaleur, de brûlure ou de froid, une paresthésie, une hypoesthésie, un engourdissement, des bouffées vasomotrices et des sensations étranges. **Y compris les patients ayant reçu jusqu’à 3 doses de 100 mg. NS = Non signalé. | ||||
Le succinate de sumatriptan est généralement bien toléré. La plupart des événements étaient transitoires et ont disparu moins de 2 heures après l’administration orale.
La dyspnée a été fréquemment observée après un traitement par le sumatriptan.
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Des anomalies mineures des épreuves de la fonction hépatique sont occasionnellement observées avec le traitement par le sumatriptan. Il n’existe aucune donnée indiquant que des anomalies cliniquement significatives sont survenues plus fréquemment avec le sumatriptan qu’avec le placebo.
8.5 Effets indésirables signalés après la commercialisation du produit
La section qui suit présente les effets indésirables potentiellement importants observés dans la pratique clinique et signalés spontanément à divers systèmes de surveillance. Les effets présentés ici comprennent tout aussi bien les réactions dues à une utilisation extrahospitalière qu’à l’emploi institutionnel du sumatriptan. Ne sont pas incluses toutefois les réactions qui figurent déjà dans les sous-sections de la section 8 EFFETS INDÉSIRABLES. Étant donné que les événements présentés dans les comptes rendus proviennent de déclarations spontanées effectuées partout à travers le monde après la commercialisation du produit, la fréquence de ces événements et le rôle du sumatriptan dans leur survenue ne peuvent être déterminés de manière fiable.
Troubles cardiaques
Bradycardie, tachycardie, palpitations, arythmies, variations de l’ECG reflétant une ischémie transitoire, angiospasme coronarien, angine, infarctus du myocarde (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil cardiovasculaire).
Troubles ophtalmologiques
Les patients traités par le succinate de sumatriptan présentent en de rares cas des troubles visuels tels que papillotement et diplopie. De plus, des cas de diminution de la vue ont été signalés. De très rares cas de cécité temporaire ou permanente se sont également produits. Ces cas comprenaient des comptes rendus faisant état d’occlusion vasculaire rétinienne, de thrombose veineuse oculaire, d’angiospasme oculaire et de neuropathie optique ischémique. Les troubles visuels peuvent également se produire pendant la crise migraineuse comme telle.
Troubles de l’appareil digestif : Ischémie colique (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil cardiovasculaire, Autres manifestations associées l’angiospasme).
Troubles du système immunitaire
Réactions d’hypersensibilité allant de l’hypersensibilité cutanée à l’anaphylaxie (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Réactions immunitaires).
Troubles du système nerveux
Convulsions. Bien que certains cas aient été observés chez des patients qui avaient soit des antécédents de convulsions, soit y étaient prédisposés, d’autres ont été signalés chez des patients qui ne présentaient apparemment aucun facteur de prédisposition aux convulsions (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Troubles neurologiques).
De très rares cas de dystonie et de réactions extrapyramidales, tels que mouvements choréo-athétosiques, acathisie, parkinsonisme et akinésie, ont été signalés par suite de l’administration de succinate de sumatriptan par voies sous-cutanée ou orale. Les patients qui ont des antécédents de dystonie médicamenteuse ou qui prennent des médicaments associés à des troubles du mouvement, comme les ISRS, peuvent être davantage exposés à ce type d’effet.
Nystagmus, scotome.
Troubles vasculaires
Hypotension, phénomène de Raynaud, ischémie vasculaire périphérique (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil cardiovasculaire, Hausse de la tension artérielle, Autres manifestations associées à l’angiospasme).
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
D’après les études de pharmacocinétique portant sur l’administration de doses uniques, rien n’indique que le médicament interagit avec le propranolol, la flunarizine, le pizotifène ou l’alcool. Aucune étude sur l’administration de doses multiples n’a été effectuée.
Médicaments renfermant de l’ergot
Les médicaments contenant de l’ergot pourraient provoquer, a-t-on signalé, des réactions angiospastiques prolongées. Or comme ces effets pourraient, en théorie, être additifs, les médicaments dérivés de l’ergot et les agents qui en contiennent (comme la dihydroergotamine et le méthysergide) sont contre-indiqués dans les 24 heures suivant l’administration de TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF (voir 2 CONTRE-INDICATIONS).
Inhibiteurs de la monoamine-oxydase (IMAO)
Dans des études menées chez un nombre restreint de patients, l’administration d’IMAO a diminué la clairance du sumatriptan, augmentant ainsi grandement l’exposition générale du patient au sumatriptan. Par conséquent, l’emploi de TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF est contre-indiqué chez les patients qui prennent des IMAO (voir 2 CONTRE-INDICATIONS et 10.3 Pharmacocinétique).
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS)/inhibiteurs du recaptage de la sérotonine et de la norépinéphrine (IRSN)
Des cas de syndrome sérotoninergique pouvant être mortels ont été observés chez des personnes ayant utilisé un triptan en concomitance avec un inhibiteur sélectif du recaptage de la sérotonine (ISRS) ou un inhibiteur du recaptage de la sérotonine et de la norépinéphrine (IRSN) (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Toxicité sérotoninergique / Syndrome sérotoninergique).
Autres agonistes des récepteurs 5-HT1
L’administration concomitante de succinate de sumatriptan et d’autres agonistes des récepteurs 5-HT1 n’a pas été étudiée chez des patients migraineux. Cependant, comme l’administration conjointe de différents agonistes des récepteurs 5-HT1 peut théoriquement augmenter le risque d’angiospasme coronarien, l’usage de ces médicaments à intervalles de moins de 24 heures est contre-indiqué.
9.5 Interactions médicament-aliments
On n’a pas établi s’il existe des interactions entre ce médicament et les aliments.
9.6 Interactions médicament-plantes médicinales
On n’a pas établi s’il existe des interactions entre ce médicament et les plantes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
À notre connaissance, le succinate de sumatriptan ne présente aucune interaction avec les épreuves de laboratoire courantes utilisées en clinique.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Prouvé efficace pour le soulagement des céphalées migraineuses, le succinate de sumatriptan est un agoniste d’un sous-type de récepteur à 5-hydroxytryptamine1D (5-HT1D) vasculaire (sous-type de la classe des récepteurs 5-HT1); il n’a qu’une faible affinité pour les récepteurs 5-HT1A et son action (déterminée par essais standard de fixation de radioligands) ou son activité pharmacologique est négligeable sur les sous-types de récepteurs 5-HT2, 5-HT3, 5-HT4, 5-HT5A ou 5-HT7 ou les récepteurs alpha1, alpha2 ou bêta-adrénergiques, les récepteurs dopaminergiques D1 ou D2, les récepteurs des benzodiazépines et les récepteurs muscariniques.
L’action thérapeutique du succinate de sumatriptan dans la migraine est en général attribuée à son activité agoniste sur les récepteurs 5-HT1B/5-HT1D. Deux théories ont été avancées pour expliquer l’efficacité des agonistes des récepteurs 5-HT1 dans la migraine. Selon la première, l’activation des récepteurs 5-HT1 situés sur les vaisseaux intracrâniens ainsi que dans les anastomoses artério-veineuses provoque une vasoconstriction, ce qui concorderait avec le soulagement de la céphalée due à la migraine. Selon la deuxième, l’activation des récepteurs 5-HT1 situés sur les fibres périvasculaires du système trigéminal inhiberait la libération de neuropeptides pro-inflammatoires. Ces théories ne s’excluent pas l’une l’autre.
Les données expérimentales provenant d’études chez l’animal indiquent que le sumatriptan active également les récepteurs 5-HT1 situés sur les terminaisons périphériques du trijumeau qui innervent les vaisseaux sanguins intracrâniens, ce qui inhibe la libération de neuropeptides. On croit que cette inhibition de la libération de neuropeptides peut contribuer à l’action antimigraineuse du sumatriptan chez l’humain.
Effets cardiovasculaires
Des études in vitro sur des préparations isolées d’artères coronaires de l’épicarde humain portent à croire que l’effet prédominant de la 5-HT (à savoir la vasoconstriction) est dû à l’activation des récepteurs 5-HT2. Cependant, les récepteurs 5-HT1 participent également, dans une certaine mesure, à cet effet. Une augmentation transitoire rapide (en quelques minutes) des tensions systolique et diastolique (jusqu’à 20 mm Hg) a été observée après administration de doses allant jusqu’à 64 µg/kg par voie intraveineuse (3,2 mg pour un sujet de 50 kg) à des volontaires sains. Ces variations n’étaient pas liées à la dose et les paramètres sont redevenus normaux dans les 10 à 15 minutes. Toutefois, après administration de 200 mg par voie orale ou de 40 mg par voie intranasale, l’augmentation moyenne de la pression sanguine de pointe a été plus faible et plus lente à se manifester qu’après administration par voie intraveineuse ou sous-cutanée.
10.2 Pharmacodynamie
Environ 30 minutes après l’administration orale, les patients ressentent déjà un soulagement important.
Pharmacodynamie chez l’humain
L’administration biquotidienne de 6 mg de sumatriptan par voie sous-cutanée pendant 5 jours à des sujets sains a provoqué une légère augmentation des tensions systolique et diastolique moyennes (6-8 mm Hg) et une légère diminution de la fréquence cardiaque (1-7 bpm).
Des effets vasopresseurs ont également été observés après l’administration par voie orale, effets qui se sont manifestés plus tard qu’après l’administration par voie parentérale et dont l’intensité maximale moyenne était légèrement plus faible. L’administration d’une dose orale unique de 200 mg de sumatriptan a causé une augmentation significative des tensions systolique et diastolique (de 16 mm Hg et de 5 mm Hg respectivement), mais l’administration de doses répétées (200 mg trois fois par jour pendant 7 autres jours) n’a pas entraîné d’autres effets vasopresseurs.
Une légère augmentation transitoire des tensions systolique et diastolique (augmentation maximale moyenne de 6/6 mm Hg) a été observée peu de temps après l’administration de doses de 6 mg par voie sous-cutanée chez des hypertendus atteints de migraine commune ou classique, mais 60 minutes plus tard, la situation était redevenue normale. Une augmentation de la tension systolique (14 mm Hg) a été observée chez des sujets âgés ayant reçu 200 mg de sumatriptan par voie orale; cette hausse était liée à la dose.
Le sumatriptan n’a eu aucun effet sur la fonction cardiaque des migraineux qui l’ont reçu sous forme de perfusion intraveineuse de 64 µg/kg. Des épreuves d’effort effectuées après chaque perfusion ont montré que le sumatriptan n’a pas d’effet sur la fraction d’éjection du ventricule gauche ni au repos, ni après l’effort, et aucune différence n’a été notée entre le placebo et le sumatriptan.
Pharmacodynamie chez l’animal
L’action du sumatriptan a été étudiée in vitro sur un grand nombre de préparations isolées, toutes connues pour renfermer divers sous-types de récepteurs 5-HT.
On a ainsi constaté que sur les préparations isolées de veine saphène du beagle — qui contiennent des récepteurs 5-HT1 —, la CE50 (concentration molaire requise pour produire une réponse équivalant à 50 % de la réponse maximale) moyenne du sumatriptan est de 302 nM, alors que celle de la 5-HT est de 44 nM.
Le sumatriptan n’a cependant aucune activité (même à des concentrations pouvant atteindre 10 µM) sur les récepteurs 5-HT1 de préparations isolées de veine saphène du chat, ce qui laisse croire qu’il s’agit d’un agoniste très spécifique, qui n’agirait donc que sur certains récepteurs 5-HT1. Le fait qu’il n’agisse pas de la même manière sur ces deux préparations isolées (veine saphène du beagle ou du chat) montre que les récepteurs 5-HT1 sont hétérogènes.
Le sumatriptan n’a pratiquement aucune activité sur les récepteurs 5-HT2 de l’aorte isolée du lapin (dont l’activation commande la contraction) en concentrations atteignant 50 µM, ni sur les récepteurs 5-HT3 du nerf vague isolé du rat (dont l’activation commande la dépolarisation) en concentrations atteignant 100 µM.
La sélectivité du sumatriptan a en outre été confirmée par des études sur des préparations isolées de veine saphène du chien et de tronc basilaire du chien et du primate. Dans ces essais, l’action du sumatriptan n’a pas été modifiée par la présence d’antagonistes spécifiques des récepteurs 5-HT2 et 5-HT3, à savoir la kétansérine dans le premier cas et le MDL72222 dans le second. Des études de fixation de radioligands ont fourni d’autres preuves de la haute spécificité du sumatriptan. Le sumatriptan a une forte affinité envers certains sous-types de récepteurs 5-HT1, notamment le sous-type 5-HT1D, mais il n’a aucune affinité importante envers d’autres récepteurs, comme les récepteurs 5-HT1A, 5-HT1C, 5-HT2, 5-HT3, alpha1, alpha2, bêta1, les récepteurs dopaminergiques D1 et D2, les récepteurs des benzodiazépines ou les récepteurs muscariniques. La méthiothépine contrecarre de manière spécifique et comparable les effets contractiles de la sérotonine et du sumatriptan sur une préparation isolée de tronc basilaire humain, ce qui fait croire que ces deux produits entraînent la contraction de cette artère en agissant sur le même type de récepteur. Ce récepteur semble être identique au récepteur 5-HT1 dont l’activation est responsable de la contraction de la veine saphène isolée du chien et des vaisseaux cérébraux isolés du chien ou du primate.
Le sumatriptan diminue sélectivement l’extravasation des protéines plasmatiques dans la dure-mère, provoquée par la stimulation du trijumeau chez le rat et le cochon d’Inde.
Bien que l’inhibition de la libération des neurotransmetteurs des terminaisons nerveuses du trijumeau soit en cause, l’effet prédominant du sumatriptan demeurerait la vasoconstriction directe des vaisseaux sanguins de la dure-mère, phénomène qui pourrait inhiber l’extravasation. En fait, pareille vasoconstriction durant une crise migraineuse pourrait également augmenter le seuil d’activation des nerfs périvasculaires afférents en diminuant la pression sur les vaisseaux intracrâniens œdématiés, qui sont sensibles à la douleur.
Chez l’humain et les autres espèces animales, le principal métabolite du sumatriptan, le GR49336, n’a aucune activité pharmacologique sur les récepteurs 5-HT1, ni sur les autres sous-types de récepteurs vasculaires de la 5-HT.
Le sumatriptan (1-1000 µg/kg, i.v.) entraîne in vivo une diminution sélective et prolongée du débit sanguin dans les carotides du beagle anesthésié. Cet effet, qui est lié à la dose, ne s’accompagne que d’une modification légère, voire nulle, de la tension artérielle. La dose intraveineuse de sumatriptan capable de provoquer une vasoconstriction d’ampleur équivalant à la moitié de la contraction maximale a été de 39 ± 8 µg/kg. La vasoconstriction maximale a été atteinte avec des doses intraveineuses comprises entre 300 et 1000 µg/kg.
Étant donné que la méthiothépine (un antagoniste sélectif des récepteurs 5-HT1) en contrecarre l’action, la vasoconstriction des carotides provoquée par le sumatriptan chez le beagle anesthésié procède nécessairement de l’activation de ces récepteurs.
Le sumatriptan (30-1000 µg/kg, i.v.) a entraîné une diminution de la fraction du débit cardiaque traversant les anastomoses artérioveineuses chez le chat anesthésié, effet qui est lié à la dose.
L’administration de sumatriptan à des doses allant jusqu’à 1000 µg/kg i.v. n’a eu que peu d’effet sur la résistance vasculaire dans plusieurs autres lits vasculaires. Par contre, l’administration d’ergotamine (30 µg/kg) a causé une augmentation importante de la vasoconstriction dans la plupart des lits vasculaires examinés.
Le sumatriptan n’a pas modifié l’activité vagale efférente chez le chat anesthésié, que ce soit par action centrale ou par interférence avec la neurotransmission cholinergique des terminaisons nerveuses du nerf vague dans le myocarde.
Aucun effet antinociceptif n’a été observé chez les rongeurs, aussi il est peu probable que l’efficacité du sumatriptan dans le soulagement des céphalées migraineuses soit due à une action analgésique généralisée.
L’administration intraveineuse de sumatriptan à des doses cumulatives allant jusqu’à 1000 µg/kg chez le singe éveillé n’a entraîné aucun effet important sur la tension artérielle, la fréquence cardiaque, l’ECG ou la fréquence respiratoire.
L’administration de sumatriptan à des doses allant jusqu’à 1 mg/kg n’a eu que peu ou pas d’effet sur la tension artérielle pulmonaire et la pression œsophagienne du beagle. De même, elle n’a eu qu’un effet minime, voire nul, sur la résistance périphérique totale et n’a causé qu’une légère augmentation du débit cardiaque et du volume systolique.
Le sumatriptan (1 et 10 mg/kg, i.p.) a provoqué une augmentation de la vitesse de vidange gastrique chez le rat, effet lié à la dose et dont l’amplitude était comparable à celle obtenue avec le métoclopramide à des doses de 5-20 mg/kg, i.p.
10.3 Pharmacocinétique
Les paramètres de pharmacocinétique observés après l’administration de succinate de sumatriptan par voie orale sont présentés dans le tableau 4. Des variations ont été observées entre les sujets ainsi que chez un même sujet dans la plupart des paramètres pharmacocinétiques évalués.
Tableau 4 — Résumé des paramètres de pharmacocinétique du sumatriptan
| Paramètre | Voie orale |
| Biodisponibilité | 14 % |
| Cmax (ng/mL) | 100 mg : 50 – 60 ng/mL 25 mg : 18 ng/mL |
| tmax | 100 mg : 0,5 – 5 h* |
| t ½ | 2 h (1,9 – 2,2 h) |
| Liaison aux protéines | 14 – 21 % |
| Volume de distribution | 170 L |
| Clairance plasmatique totale | 1160 mL/min |
| Clairance plasmatique rénale | 260 mL/min |
*Quelque 30 à 45 minutes après l’administration, la concentration plasmatique avait déjà atteint 70 % à 80 % de la Cmax.
Absorption / Métabolisme
Après son administration par voie orale, le sumatriptan est absorbé rapidement. La faible biodisponibilité par voie orale est principalement due au métabolisme (hépatique et présystémique), mais l’absorption incomplète y est aussi pour quelque chose. Ni la crise migraineuse, ni la consommation d’aliments ne modifient de manière appréciable l’absorption orale du sumatriptan.
D’après certaines études effectuées in vitro sur des microsomes humains, il semble que le sumatriptan soit métabolisé par la monoamine-oxydase, surtout par l’isoenzyme A. Les inhibiteurs de la monoamine-oxydase (IMAO) ont entraîné une diminution de la clairance du sumatriptan dans les études menées chez un nombre restreint de patients, ce qui augmente grandement l’exposition générale au médicament.
Excrétion
La clairance extrarénale du sumatriptan représente environ 80 % de sa clairance totale. Le principal métabolite, un analogue indolacétique du sumatriptan, est surtout éliminé par les reins, sous forme d’acide libre (35 %) et de glucuronoconjugué (11 %). Cet analogue n’agit ni sur les récepteurs 5-HT1, ni sur les récepteurs 5-HT2. Aucun métabolite secondaire n’a été identifié.
Populations et cas particuliers
Personnes âgées : Aucune différence n’a été observée entre les personnes âgées en bonne santé et les volontaires plus jeunes (< 65 ans) en ce qui concerne les paramètres pharmacocinétiques.
Pharmacocinétique chez l’animal
L’absorption de médicament radiomarqué après une seule prise orale de sumatriptan a été à la fois rapide et importante chez la souris, le rat, le lapin et le chien. Après administration de l’agent par voie orale, la biodisponibilité est de 37 % chez le rat (5 mg/kg), de 23 % chez le lapin (5 mg/kg) et de 58 % chez le chien (1 mg/kg), ce qui indique que le métabolisme de premier passage chez ces espèces varie de modéré à important. Chez le chien, cette conclusion est étayée par le fait que la clairance métabolique est faible par comparaison avec le débit sanguin hépatique. Après administration par voie intraveineuse, le composé original est rapidement éliminé du plasma chez la souris, le rat et le lapin (t1/2 ≤ 1,2 heure), mais il l’est moins chez le chien (t1/2 = 2,1 heures). On observe une sécrétion tubulaire active chez le rat et le lapin, mais non chez le chien, chez qui l’élimination se fait surtout par voie métabolique.
La pharmacocinétique du sumatriptan administré en doses répétées chez la souris, le rat, le lapin et le chien concorde généralement bien avec les données obtenues dans le cas de l’administration de doses uniques. Les taux plasmatiques observés chez ces espèces indiquent que les concentrations de sumatriptan sont proportionnelles à la dose orale jusqu’à concurrence de 160 mg/kg chez la souris, de 200 mg/kg chez le rat (dose sous-cutanée allant jusqu’à 25 mg/kg), de 400 mg/kg chez le lapin et de 100 mg/kg chez le chien (doses sous-cutanées allant jusqu’à 24 mg/kg).
Chez le rat et le chien, la concentration plasmatique maximale après administration intranasale a été atteinte après environ 30 minutes; chez le singe, elle a été atteinte après 15 minutes. Un deuxième pic plasmatique a été observé chez certains animaux après 90 à 120 minutes, ce qui semble indiquer qu’une partie de la dose avalée a été absorbée.
Chez le chien, la concentration plasmatique maximale atteinte après administration par voie orale ou sous-cutanée a été respectivement 35 et 75 fois plus élevée que celle atteinte chez l’humain après administration de doses thérapeutiques standard.
Rien n’indique qu’il y ait accumulation ou inhibition/induction des enzymes chez les espèces étudiées.
Après administration par voie orale ou intraveineuse, le sumatriptan radiomarqué se distribue abondamment dans tout l’organisme, mais on en retrouve peu dans le système nerveux central.
Le médicament radiomarqué est éliminé rapidement des tissus, sauf dans le cas des yeux, où il se fixe à la mélanine dans le tractus uvéal.
S’élevant au plus à 21 %, la fixation du sumatriptan aux protéines plasmatiques est faible chez toutes les espèces étudiées ayant reçu des concentrations de 10 à 1000 ng/mL. Quant au 14C-GR43175, sa liaison aux érythrocytes est réversible.
Des études menées chez le rat et le lapin montrent que le passage transplacentaire expose le fœtus à de faibles taux de sumatriptan et de substances connexes. Chez la rate, le sumatriptan et les substances connexes se retrouvent dans le lait, où ils atteignent des concentrations supérieures à celles observées dans le plasma maternel.
Le principal métabolite formé après administration par voie orale à des lapins et à des chiens, par voie intraveineuse à des chiens et par voie intranasale à des rats et à des chiens est le GR49336, un dérivé indolacétique.
Ce métabolite se retrouve également en quantités prédominantes dans l’urine après administration par voies orale, intraveineuse et intranasale chez le rat, et après administration par voie intraveineuse chez le lapin. Il semble donc que la désamination oxydative soit la principale voie métabolique chez toutes les espèces animales étudiées.
Issu du métabolisme de la chaîne latérale méthylaminosulfonylméthyle du sumatriptan, le dérivé N-déméthylé se retrouve dans l’urine de la souris, du rat et du lapin, mais non dans celle du chien.
L’excrétion se fait surtout par les reins après administration par voie orale ou intraveineuse chez la souris, le lapin et le chien, et après administration intraveineuse seulement chez le rat.
Chez le rat, le produit est surtout éliminé dans les fèces après administration par voie orale.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Les comprimés TEVA-SUMATRIPTAN et TEVA-SUMATRIPTAN DF doivent être conservés entre 15 °C et 30 °C.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Succinate de sumatriptan (USAN, BAN et INN)
Dénomination systématique : 3-[2-(Diméthylamino)éthyl]-N-méthyl-1H-indole-5-méthanesulfonamide, butane-1,4-dioate (1:1)
Formule moléculaire : C14H21N3O2S • C4H6O4
Masse moléculaire : 413,15
Formule de structure :
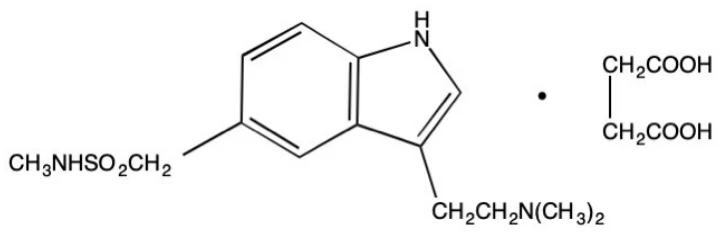
Propriétés physicochimiques : Poudre blanche à blanc cassé dont le point de fusion se situe entre 164,6 °C et 165,5 °C. La solubilité dans l’eau est de 54 mg/mL à 4 °C et de 101 mg/mL à 20 °C. Dans le soluté physiologique (NaCl 0,9 % p/v), elle est respectivement de 62 mg/mL et de 109 mg/mL à 4 °C et 20 °C. Le pH d’une solution aqueuse de succinate de sumatriptan à 1 % p/v est d’environ 4,9.
pka1 (acide succinique) = 4,21, 5,67
pka2 (amine tertiaire) = 9,63
pka3 (groupement sulfonamide) = > 12
Le coefficient de partage du succinate de sumatriptan entre l’eau et le n-octanol est de :
log P= 1,07 à pH = 10,7
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Migraine
L’efficacité du succinate de sumatriptan en comprimés dans le traitement de la migraine a été établie dans quatre études multicentriques à répartition aléatoire contrôlées par placebo. Les patients inscrits à ces études et traités étaient majoritairement de sexe féminin (84 %), de race blanche (98 %) et étaient âgés en moyenne de 40 ans (intervalle de 18 à 65 ans). Les patients devaient prendre le médicament lorsqu’ils présentaient d’une céphalée modérée ou intense. Dans l’étude n° 2, les patients étaient autorisés à prendre jusqu’à trois doses pour traiter une seule et même crise au cours d’une période de 24 heures. Ceux qui ne répondaient pas à la première dose pouvaient prendre une deuxième dose 2 heures plus tard, et toute récurrence pouvait être traitée avec une troisième dose. Les études nos 1, 3 et 4 étaient conçues pour permettre le traitement de trois crises au maximum.
Sur le plan statistique, le soulagement obtenu après 2 heures était significativement plus important chez tous les patients qui avaient reçu le sumatriptan que chez ceux qui avaient reçu le placebo (voir le tableau 5).
Tableau 5 — Pourcentage de patients ayant connu un soulagement (0/1)1 2 heures après l’administration d’un comprimé par voie orale pour le traitement de la migraine
| Étude | Placebo (%) | 25 mg (%) | 50 mg (%) | 100 mg (%) |
| Étude 1 | 27 (n = 212) | – | – | 67 * (n = 313) |
| Étude 2 | 19 (n = 84) | – | – | 50 %* (n = 149) |
| Étude 3 | 23 (n = 154) | – | 49 (n = 331) | – |
| Étude 4 | 28 (n = 98) | 47** (n = 303) | 61* (n = 302) | 61* (n = 298) |
1 Le soulagement de la céphalée est défini comme le passage d’une céphalée de degré 3 ou 2 (intense ou modérée) à une céphalée de degré 1 ou 0 (légère ou absente).
- = non évalué
* p < 0,001 c. placebo
** p = 0,001 c. placebo
Dans l’étude n° 4, les patients ayant reçu 50 mg (p = 0,002) ou 100 mg (p = 0,003) ont été beaucoup plus nombreux à profiter d’un soulagement de leur céphalée après 2 heures que les patients ayant reçu 25 mg.
Quant aux patients qui présentaient au départ des nausées, de la photophobie et/ou de la phonophobie associées à la migraine, ceux qui ont reçu le succinate de sumatriptan ont connu une diminution de la fréquence de ces symptômes par rapport à ceux qui avaient pris le placebo.
Migraine associée aux menstruations
Les effets de l’administration de comprimés de succinate de sumatriptan à 50 mg et à 100 mg pendant la phase d’intensité légère d’une crise migraineuse associée à la période menstruelle ont été évalués dans deux études multicentriques à répartition aléatoire contrôlées par placebo. Au total, 816 patientes de 37 ans en moyenne (intervalle de 18 à 65 ans) atteintes de migraines depuis au moins 1 an et qui présentaient depuis 6 mois des migraines menstruelles régulières, ont été admises à l’étude et ont été traitées. La migraine menstruelle a été définie comme étant toute migraine débutant au jour -2 et se poursuivant jusqu’au jour +4, le jour 1 correspondant au premier jour des règles. Les patientes devaient traiter une seule crise migraineuse légère, modérée ou intense dans l’heure suivant l’apparition d’une douleur légère.
Sur le plan statistique, les patientes ayant signalé une disparition de la douleur 2 heures après la prise du comprimé étaient beaucoup plus nombreuses dans les groupes qui avaient reçu 50 mg ou 100 mg de succinate de sumatriptan que dans le groupe qui avait reçu le placebo (voir le tableau 6).
Tableau 6 — Pourcentage de patientes ayant obtenu un soulagement complet de la céphalée1 2 heures après l’administration orale d’un comprimé pour le traitement de la migraine associée aux menstruations
| Étude | Placebo (%) | 50 mg (%) | 100 mg (%) |
| Étude n° 1 | 22 (n = 132) | 51* (n = 138) | 58* (n = 133) |
| Étude n° 2 | 29 (n = 118) | 51* (n = 116) | 61* (n = 115) |
1Le soulagement complet de la céphalée est défini comme étant le passage d’une céphalée de degré 1 (douleur légère) à une céphalée de degré 0 (absence de douleur)
*p < 0,001 c. placebo
Quant aux patientes qui présentaient au départ des nausées, de la photophobie et/ou de la phonophobie associées à la migraine, celles qui avaient reçu le succinate de sumatriptan ont connu une diminution de la fréquence de ces symptômes par rapport à celles qui avaient pris le placebo.
14.3 Études de biodisponibilité comparatives
Comprimés TEVA-SUMATRIPTAN
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés de sumatriptan de 100 mg — TEVA-SUMATRIPTAN et Imitrex® —, mesurés dans le cadre d’une étude de biodisponibilité à deux facteurs au cours de laquelle des sujets à jeun en bonne santé ont reçu une dose unique de 100 mg de l’une ou l’autre préparation.
Comprimés TEVA-SUMATRIPTAN (1 × 1 comprimé de 100 mg) D’après les données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | TEVA- SUMATRIPTAN * (1 × 100 mg) | Imitrex®† (1 × 100 mg) | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 197,6 209,9 (35) | 200,3 210,9 (33) | 98,71 | 93,00 – 104,77 |
ASCI (ng•h/mL) | 205,4 217,0 (34) | 207,4 217,7 (32) | 99,06 | 93,63 – 104,80 |
| ASCRéf, tmax (ng•h/mL) | 33,14 53,29 (94) | 33,66 52,43 (96) | 98,46 | 86,75 – 111,75 |
Cmax (ng/mL) | 50,8 54,0 (38) | 47,0 49,5 (36) | 108,12 | 99,55 – 117,43 |
| tmax§ (h) | 1,29 (86) | 1,74 (74) | ||
| t½§ (h) | 2,31 (30) | 2,2 (22) | ||
* Comprimés TEVA-SUMATRIPTAN de 100 mg (Teva Canada Limitée, Canada). † Comprimés Imitrex® de 100 mg (Glaxo Canada Inc.) achetés au Canada. § Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
Comprimés TEVA-SUMATRIPTAN DF
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés de sumatriptan de 100 mg — TEVA-SUMATRIPTAN DF et Imitrex® DF —, mesurés dans le cadre d’une étude de biodisponibilité croisée à deux facteurs au cours de laquelle des hommes et des femmes (32) de 18 à 40 ans à jeun et en bonne santé ont reçu, après répartition aléatoire, une dose unique de l’une et l’autre préparations.
Sumatriptan (1 × 1 comprimé de 100 mg) D’après les données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | TEVA-SUMATRIPTAN DF* (1 × 100 mg) | Imitrex® DF† (1 × 100 mg) | Rapport des moyennes géométriques (%) | IC90 % |
ASCT (ng•h/mL) | 237,27 250,67 (38) | 244,10 261,79 (41) | 97,21 | 92,98 – 101,63 |
ASCI (ng•h/mL) | 247,55 261,23 (38) | 254,67 272,58 (41) | 97,20 | 93,15 – 101,43 |
Cmax (ng/mL) | 50,09 53,70 (41) | 54,66 59,70 (43) | 91,63 | 83,57 – 100,46 |
AUCRéf, tmax (ng•h/mL) | 37,36 52,97 (75) | 44,75 56,82 (63) | 83,48 | 75,64 – 92,13 |
tmax§ (h) | 2,05 (62) | 1,76 (61) | ||
t½ § (h) | 2,36 (21) | 2,37 (25) | ||
* Comprimés TEVA-SUMATRIPTAN DF de 100 mg (Teva Canada Limitée, Canada). † Comprimés Imitrex® DF de 100 mg (Glaxo Canada Inc.) achetés au Canada. § Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Études sur la toxicité aiguë
L’administration de doses orales uniques de sumatriptan atteignant 2000 mg/kg chez le rat et 1200 mg/kg chez la souris a été bien tolérée.
Des chiens ont aussi survécu à de fortes doses de sumatriptan (500 mg/kg) administrées par voie orale.
L’administration d’une dose de 2 mg/kg par voie sous-cutanée a été mortelle chez le rat, mais l’administration de doses de 20 ou de 100 mg/kg par voie sous-cutanée ne l’a pas été chez le chien. Les réactions au traitement ont été semblables, quelles qu’aient été les espèces animales et les voies d’administration utilisées. Exception faite des lésions au point d’injection, aucune modification tissulaire macroscopique ou microscopique n’a été observée (tableau 7).
| Tableau 7 — Résultats des études de toxicité aiguë (DL50) chez la souris, le rat et le chien | |
| ESPÈCE/SOUCHE VOIE DL50 APPROX. DNLM DLM (mg/kg) (mg/kg) (mg/kg) | |
| Souris – CRH Orale 1500 ≥ 1200 > 1200 Souris – CRH Intraveineuse > 15, < 20 ≥ 15 ≤ 20 Rat – RH Orale > 2000 ≥ 2000 > 2000 Rat – RH Orale > 2000 ≥ 2000 > 2000 Rat – RH Intraveineuse > 40 > 20 ≤ 32 Rat – SD Sous-cutanée 1200 (M) ≥ 500 ≤ 1000 1400 (F) Chien – beagle Orale > 500 > 500 > 500 Chien – beagle Sous-cutanée > 100 ≥ 100 > 100 | |
DNLM – Dose non létale maximale
DLM – Dose létale maximale
(M) – Mâle
(F) – Femelle
Études à long terme
Des études de toxicité subaiguë ont été menées sur des périodes allant jusqu’à 6 semaines chez des rats RH. Le sumatriptan a été administré par voie orale (gavage) à des doses atteignant 500 mg/kg/j, ou par voie sous-cutanée à des doses atteignant 81 mg/kg/j.
Les signes cliniques observés après administration par voie orale ont généralement été mineurs et transitoires; ils sont survenus surtout à la dose de 500 mg/kg/j. Ces signes comprenaient l’érythème, la mydriase, l’ataxie, la salivation, le manque d’entrain, des changements posturaux et le larmoiement.
Les réactions ont été semblables chez les rats ayant reçu des doses de sumatriptan allant jusqu’à 81 mg/kg/j par voie sous-cutanée. Une irritation locale a été observée au point d’injection, irritation accompagnée dans certains cas d’une réaction inflammatoire marquée, de nécrose locale, d’hémorragie, d’infiltration, de formation de tissu de granulation, de dégénérescence musculaire locale suivie d’une réparation. Toutes ces réactions étaient liées à la dose.
Les signes cliniques observés chez les chiens ayant reçu 1-100 mg/kg/j de sumatriptan par voie orale pendant une période pouvant atteindre six semaines comprenaient l’agitation de la tête, le grattement, la salivation, des tremblements, de l’agitation, de la vocalisation, la mydriase et la vasodilatation. Tous ces effets étaient liés à la dose. Une tachycardie de plusieurs heures, souvent suivie d’une bradycardie, s’est également manifestée. Aucune modification de l’ECG n’a cependant été notée.
Chez le chien, l’administration de 1 à 16 mg/kg/j de sumatriptan par voie sous-cutanée pendant une période pouvant atteindre 6 semaines a provoqué, au point d’injection, des réactions semblables à celles qui ont été observées chez le rat.
Des études de toxicité chronique ont été menées pendant 24 et 72 semaines chez le rat, et pendant 26 et 60 semaines chez le chien.
Légers et transitoires, les signes cliniques observés dans les études de 24 et 72 semaines menées chez des rats recevant des doses de sumatriptan de 5, 50 ou 500 mg/kg/j par voie orale ont été semblables à ceux observés dans des études de toxicité par voie orale menées antérieurement chez le rat.
Le gain pondéral a été plus rapide chez les animaux des deux sexes ayant reçu 50 ou 500 mg/kg/j que chez les témoins. Ce phénomène a été expliqué par une plus grande consommation de nourriture.
De faibles diminutions du taux de cholestérol ont fréquemment été observées à la dose de 500 mg/kg/j. De même, une augmentation liée à la dose du poids spécifique de l’urine a été observée tout au long des 72 semaines de l’étude dans le groupe ayant reçu 500 mg/kg/j. Cette augmentation n’a eu aucune portée toxicologique. L’interruption du traitement a généralement été accompagnée d’une récupération.
Aucune modification histologique macroscopique ou microscopique associée au traitement n’a été observée dans les deux études en question.
Une étude à long terme sur la toxicité du sumatriptan administré par voie sous-cutanée en doses répétées de 1, 8 et 64 mg/kg/j a été menée pendant 24 semaines chez des rats RH.
Une apparition passagère de masses au point d’injection a parfois été observée chez les animaux ayant reçu la plus forte dose. Des lésions au point d’injection ont également été observées chez les animaux en période de récupération. Les rats de ce groupe ont présenté des signes de neutrophilie et de lymphocytose.
Les réactions au point d’injection observées chez les animaux ayant reçu la forte dose étaient semblables à celles observées au cours des études de toxicité précédentes.
Des études de 26 et 60 semaines sur l’administration de doses orales de 2, 10 et 50 mg/kg/j ont été menées chez des beagles.
Une augmentation modérée de la fréquence cardiaque a été observée avec la dose intermédiaire (10 mg/kg/j) (étude de 60 semaines) et avec la forte dose (50 mg/kg/j) (études de 26 et de 60 semaines). L’augmentation a duré jusqu’à 7 heures après la prise du médicament, et une diminution de la fréquence cardiaque liée à la dose a été observée 24 heures après la prise de 10 ou de 50 mg/kg/j. Aucune modification du rythme n’a été notée. Une légère diminution du gain pondéral a été observée dans les deux études chez les animaux des deux sexes ayant reçu 50 mg/kg/j.
Dans l’étude de 60 semaines, la fréquence des modifications transitoires observées à la surface de la cornée était liée à la dose. Ces modifications n’ont cependant pas été associées au traitement, comme l’ont montré les examens microscopiques.
L’analyse du poids des organes a révélé une augmentation significative de la masse du cœur chez les femelles de tous les groupes de l’étude de 26 semaines. Par contre, dans l’étude de 60 semaines, le traitement n’a eu aucun effet sur le poids des organes.
Une étude à long terme portant sur la toxicité du produit administré par voie sous-cutanée en doses répétées de 1, 3,5 et 12 mg/kg/j a été menée pendant 24 semaines chez des beagles. Les réactions observées au point d’injection comprenaient l’œdème, une hémorragie marquée, une inflammation modérée/chronique ainsi qu’une artérite de faible ampleur. Quelques modifications mineures ont également été notées au point d’injection après 5 semaines de récupération chez les animaux traités.
Une altération transitoire du film lacrymal précornéen liée à la dose a été observée, cependant, la cornée et les tissus avoisinants ne présentaient aucune atteinte histologique.
Dans le groupe ayant reçu la forte dose (12 mg/kg/j), l’analyse hématologique a montré une légère diminution de certains paramètres relatifs aux globules rouges. Aucun effet n’a cependant été observé sur les réticulocytes. Bien que le nombre total de leucocytes n’ait pas changé à cette dose, le nombre de lymphocytes était généralement plus faible et celui des neutrophiles, légèrement plus élevé. Le seul changement observé durant la période de récupération a été une diminution statistiquement significative du taux d’hémoglobine chez les mâles.
Carcinogenèse
Le pouvoir carcinogène du sumatriptan a été évalué dans une étude de 78 semaines menée chez des souris ayant reçu des doses orales de 10, 60 ou 160 mg (base)/kg/j. Deux groupes de 102 souris chacun n’ont reçu que l’excipient.
Des tumeurs ont été découvertes chez plus de la moitié des mâles et chez moins de la moitié des femelles de tous les groupes traités. L’augmentation de la fréquence des tumeurs hémolymphoréticulaires non mortelles chez les mâles ayant reçu 60 mg/kg/j n’a cependant été statistiquement significative que comparée à celle du groupe témoin. Or étant donné que cette augmentation n’est pas liée à la dose, on a considéré qu’elle n’avait aucune portée toxicologique. Rien n’indique que le sumatriptan modifie la fréquence de tumeurs spécifiques ou de lésions non néoplasiques, quelle que soit la dose administrée.
Une étude de 104 semaines a été menée chez des rats Sprague-Dawley ayant reçu des doses de 10, 60 ou 360 mg (base)/kg/j par voie orale. Deux groupes témoins de 100 animaux chacun n’ont reçu que l’excipient.
Une augmentation significative de la fréquence des tumeurs non fatales de la médullosurrénale (phéochromocytome bénin ou malin) a été observée chez les mâles ayant reçu 10 ou 60 mg/kg/j et chez les mâles ayant reçu 360 mg/kg/j. Comparée à celle observée dans le groupe témoin, l’augmentation de la fréquence des tumeurs bénignes des cellules interstitielles du testicule (cellules de Leydig) était significative. Les tumeurs de la médullosurrénale étaient elles aussi significativement plus fréquentes chez les femelles ayant reçu 60 ou 360 mg/kg/j. La comparaison de ces résultats avec les valeurs de référence concernant les deux types de tumeurs montre que les manifestations observées chez cette espèce concordent avec les valeurs observées antérieurement, et que le traitement à long terme par le sumatriptan n’induit aucune augmentation de la fréquence de tumeurs imputable au médicament.
Génotoxicité
Le sumatriptan n’a présenté aucun pouvoir mutagène décelable ou reproductible supérieur à celui observé chez les témoins lors d’études menées in vitro avec des souches mutantes de Salmonella typhimurium, d’Escherichia coli ou de Saccharomyces cerevisiæ, avec ou sans activation par un système enzymatique de foie de rat capable de métaboliser les médicaments. De plus, aucun effet clastogène statistiquement significatif n’a été observé in vitro dans des cultures de lymphocytes périphériques humains exposés, en présence d’un système enzymatique de foie de rat capable de métaboliser les médicaments, à une dose maximale de 1000 µg/mL, ou in vivo dans le test de formation des micronoyaux chez le rat exposé à la dose maximale de 1000 mg/kg.
Le sumatriptan ne s’est révélé que faiblement cytotoxique à la plus forte concentration (5000 µg/mL) testée in vitro sur des cellules de mammifères V-79.
Toxicologie relative à la reproduction et au développement
L’administration de doses orales allant jusqu’à 500 mg/kg/j n’a eu aucun effet indésirable sur les paramètres fœtaux évalués dans les études d’organogenèse menées chez le rat, mais à 1000 mg/kg/j, le sumatriptan s’est révélé toxique tant pour la mère que pour l’embryon.
Deux études d’organogenèse ont été menées chez le lapin. Dans la première, les animaux ont reçu des doses orales de 5, 25 ou 100 mg/kg/j, et dans l’autre, des doses de 5, 15 ou 50 mg/kg/j. Le sumatriptan a été administré du 8e au 20e jour de la grossesse.
Aucun effet indésirable n’est survenu au cours de la première étude avec les deux doses les plus faibles, mais une grave réduction du gain pondéral a été observée chez la mère à la dose la plus élevée (100 mg/kg), ce qui témoigne d’une toxicité maternelle du sumatriptan à cette dose. On a observé une augmentation non significative du taux de mortalité intra-utérine après implantation, qui est passée de 8,3 % dans le groupe témoin à 21,2 % dans le groupe recevant la dose élevée (intervalle de 1,7 % à 15,2 % dans le groupe témoin). De plus, on a observé une augmentation de la fréquence de variations légères dans la position de certains vaisseaux sanguins naissant de l’arc aortique. Dans le groupe témoin non traité, la fréquence de ces variations chez les fœtus était de 5,5 % (3 portées sur 10 étaient atteintes), comparativement à 23,1 % chez les fœtus du groupe ayant reçu la dose maternelle toxique de 100 mg/kg (4 portées sur 5 étaient atteintes). Ce type de modifications s’observe fréquemment chez les témoins non traités (incidence de 17,5 % chez les témoins historiques, soit 44 portées atteintes sur 91) et ne compromet ni la santé ni la survie.
Les résultats de la seconde étude ont été semblables aux résultats de la première étude. Aucun effet indésirable n’est survenu avec les deux doses les plus faibles, mais une grave réduction du gain pondéral a été observée chez la mère avec la dose la plus élevée (50 mg/kg). Divers effets attribués à la toxicité maternelle ont également été observés chez les fœtus. Une légère réduction du poids moyen des fœtus (37,7 g chez les témoins; 35,3 g avec la dose de 50 mg/kg) a été observée, de même qu’une légère augmentation de la fréquence de variantes squelettiques courantes (fréquence de 8,8 % chez les témoins et de 20,8 % avec la dose de 50 mg/kg; la moyenne de référence est de 6,2 %, avec un intervalle de 1,3 % à 13,3 %) et une augmentation de la fréquence de modifications de l’emplacement de certains vaisseaux de l’arc aortique (fréquence de 12,8 % chez les témoins, soit 3 portées atteintes sur 20, et de 25 % avec la dose de 50 mg/kg, soit 10 portées atteintes sur 14).
Les études sur le transfert placentaire chez des lapines gravides ont montré que de petites quantités de sumatriptan peuvent traverser la barrière placentaire. On a ainsi décelé une quantité de 71,2 ng de sumatriptan par gramme de fœtus après administration d’une dose orale de 5 mg/kg. Les concentrations sanguines du médicament après l’administration de cette dose étaient de 172 à 269 ng/mL. Après administration de 50 mg/kg (dose maternelle toxique chez le lapin), elles ont atteint 3180 à 6750 ng/mL.
Une fusion des côtes a été observée à la dose de 2,5 mg/kg/j dans des études d’organogenèse menées chez des rats ayant reçu des doses atteignant 12,5 mg/kg/j par voie intraveineuse, de même que des cas de queue rudimentaire et de dilatation du bassinet rénal à 12,5 mg/kg/j. Le traitement n’a eu aucun effet indésirable ni sur les mères, ni sur les fœtus. Les malformations observées n’ont pas été attribuées au traitement, car il s’en produit spontanément dans les groupes témoins de la souche de rats choisie.
Des lapins ont également reçu des doses intraveineuses atteignant 8,0 mg/kg/j, lesquelles n’ont causé aucun effet tératogène. Cependant, au cours de la première étude, on a observé que la mortalité prénatale avait tendance à augmenter, hausse statistiquement significative liée à la dose et apparemment due à la toxicité maternelle. Aucune toxicité maternelle ni augmentation de la mortalité prénatale n’ont été observée à la suite de l’administration par voie intraveineuse de doses atteignant 2,0 mg/kg/j au cours de la seconde étude.
L’administration, au cours d’études sur la fécondité menées chez le rat, de doses atteignant 500 mg/kg/j par voie orale et 60 mg/kg/j par voie sous-cutanée n’a causé aucun effet nocif sur la performance reproductrice des parents traités, non plus que sur la croissance ou le développement des deux générations successives non traitées.
L’administration, au cours d’études périnatales et postnatales menées chez le rat, de doses atteignant 1000 mg/kg/j par voie orale et 81 mg/kg/j par voie sous-cutanée n’a causé aucun effet toxicologique qui aurait pu influencer le développement périnatal ou postnatal des petits. Toutefois, l’administration de 1000 mg/kg/j par voie orale pendant les périodes de gestation ou d’allaitement a provoqué une diminution du poids corporel des mères et des fœtus.
L’évaluation globale des effets du sumatriptan sur la reproduction montre que cet agent n’est pas tératogène chez le rat. Qui plus est, on n’a observé aucun effet indésirable sur la fécondité ni sur le développement postnatal. Une augmentation de la fréquence de variations de la configuration des vaisseaux sanguins cervicothoraciques a été observée chez les fœtus lors d’études sur la reproduction de lapins ayant reçu le médicament par voie orale. Cependant, cet effet ne s’est produit qu’à des doses toxiques pour la mère, lesquelles ont entraîné des taux sanguins plus de 50 fois supérieurs à ceux observés après l’administration de doses thérapeutiques chez l’humain. Il est peu probable que cet effet soit directement associé au traitement par le sumatriptan, mais cette possibilité ne peut être écartée non plus. On ignore la pertinence de cette observation chez l’être humain.
Toxicologie spéciale
Tolérance locale
L’administration par voie sous-cutanée ou intramusculaire de 1 mL d’une solution de sumatriptan à 50 mg/mL n’a causé aucun signe apparent d’irritation chez le lapin, mais elle a entraîné une légère nécrose dans les couches les plus profondes des muscles sous-épidermiques. Bien que les lésions sous-cutanées aient guéri rapidement et sans complications, les lésions intramusculaires ont été légèrement plus lentes à guérir.
Aucun signe d’irritation sous-cutanée ou intramusculaire n’a été observé après administration d’une solution moins concentrée (2,5 mg/mL).
Aucune irritation des voies nasales ou des tissus des voies respiratoires n’a été observée après administration intranasale de sumatriptan chez le chien et le singe lors d’études sur la toxicité du produit administré par inhalation.
Irritation des yeux et de la peau
L’application de sumatriptan sur la peau de cochons d’Inde n’a causé qu’une irritation légère, voire aucune. Chez le lapin, l’application dans l’œil n’est pas irritante.
Le sumatriptan est dépourvu de pouvoir de sensibilisation cutanée décelable chez le cochon d’Inde soumis à une période d’induction de 12 jours (0,05 mL d’une solution à 10 % appliquée sur la peau) avant l’épreuve de provocation par le sumatriptan.
Risque de dépendance
Le risque de dépendance au sumatriptan a été évalué chez des singes Cynomolgus, lesquels ont reçu une dose de 5 mg/kg par voie orale, c.-à-d. la plus faible dose tolérable, qui ne cause que des effets légers ou modérés sur le SNC.
Sporadiques et peu nombreux, les changements comportementaux observés après l’interruption du traitement n’étaient pas soutenus et ne se sont pas produits chez tous les animaux. Il semble donc que, contrairement aux opiacés ou aux benzodiazépines, le sumatriptan n’a pas le pouvoir de créer de dépendance physique.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
Monographie de produit d’Imitrex® et Imitrex DF® — Imitrex® (solution injectable de succinate de sumatriptan) 6 mg / 0,5 mL), Imitrex DF® (comprimés de succinate de sumatriptan USP de 50 mg et de 100 mg) et Imitrex® (vaporisation nasale de sumatriptan, 5 mg et 20 mg), Numéro de contrôle de la présentation : 248682, GlaxoSmithKline Inc., Ontario, Canada, 15 septembre 2021.