


Monographie de produit - Teva-Ticagrelor
MODIFICATIONS MAJEURES RÉCENTES APPORTÉES À LA MONOGRAPHIE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Effets cardiovasculaires | 01/2023 |
|---|---|
| 7 MISES EN GARDE ET PRÉCAUTIONS, Apnée centrale du sommeil | 01/2023 |
| 1 INDICATIONS | 11/2024 |
| 1 INDICATIONS, 1.2 Personnes âgées | 11/2024 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques | 11/2024 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Dose recommandée et ajustement posologique | 11/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités | 11/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Effets cardiovasculaires | 11/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Effets neurologiques | 11/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Effets respiratoires | 11/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.3 Enfants | 11/2024 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées | 11/2024 |
TABLE DES MATIÈRES
Les sections ou sous-sections sans objet au moment de l’autorisation ne figurent pas aux présentes.
MODIFICATIONS MAJEURES RÉCENTES APPORTÉES À LA MONOGRAPHIE .............................. 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ .......................... 5
1 INDICATIONS .............................................................................................................. 5
1.1 Enfants .................................................................................................................... 5
1.2 Personnes âgées ..................................................................................................... 5
2 CONTRE-INDICATIONS ................................................................................................ 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 6
4.1 Considérations posologiques .................................................................................. 6
4.2 Dose recommandée et ajustement posologique ................................................... 7
4.4 Administration ........................................................................................................ 9
4.5 Dose oubliée ........................................................................................................... 9
5 SURDOSAGE ............................................................................................................... 9
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ..... 10
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 11
7.1 Cas particuliers ...................................................................................................... 17
7.1.1 Grossesse ........................................................................................................................ 17
7.1.2 Allaitement ..................................................................................................................... 17
7.1.3 Enfants ............................................................................................................................ 17
7.1.4 Personnes âgées .............................................................................................................. 17
8 EFFETS INDÉSIRABLES ............................................................................................... 18
8.1 Aperçu des effets indésirables .............................................................................. 18
8.2 Effets indésirables observés au cours des essais cliniques ................................... 20
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques (< 1 %) 32
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 33
8.5 Effets indésirables signalés après la commercialisation du produit ..................... 34
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 35
9.1 Interactions médicamenteuses graves ................................................................. 35
9.2 Aperçu des interactions médicamenteuses.......................................................... 35
9.3 Interactions médicament-comportement ............................................................ 35
9.4 Interactions médicament-médicament ................................................................ 35
9.5 Interactions médicament-aliments....................................................................... 40
9.6 Interactions médicament‒plantes médicinales.................................................... 40
9.7 Interactions médicament-épreuves de laboratoire.............................................. 40
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 40
10.1 Mode d’action ....................................................................................................... 40
10.2 Pharmacodynamie ................................................................................................ 42
10.3 Pharmacocinétique ............................................................................................... 45
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 49
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ....................................................... 49
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES....................................................................... 50
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 50
14 ESSAIS CLINIQUES ..................................................................................................... 51
14.1 Essais cliniques, par indication ............................................................................. 51
Syndrome coronarien aigu ................................................................................................ 51
Patients ayant des antécédents d’infarctus du myocarde (≥ 1 an) .................................. 57
Patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’intervention coronarienne percutanée ......................................................................... 62
14.2 Études de biodisponibilité comparative ............................................................... 66
15 MICROBIOLOGIE ....................................................................................................... 68
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 68
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE ........................................................... 70
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS .............................. 71
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
Syndrome coronarien aigu
Teva-Ticagrelor (comprimés de ticagrélor), administré en concomitance avec une faible dose d’acide acétylsalicylique (AAS à raison de 75 à 150 mg), est indiqué pour la prévention secondaire des événements athérothrombotiques chez les patients atteints d’un syndrome coronarien aigu (SCA) (voir 14 ESSAIS CLINIQUES).
Antécédents d’infarctus du myocarde (ayant eu lieu il y a au moins 1 an)
Teva-Ticagrelor (ticagrélor), administré en concomitance avec une faible dose d’acide acétylsalicylique (AAS à raison de 75 à 150 mg), est indiqué pour la prévention secondaire des événements athérothrombotiques chez les patients présentant des antécédents d’infarctus du myocarde (IM) (IM ayant eu lieu il y a au moins 1 an) et un risque élevé d’événement athérothrombotique (voir 14 ESSAIS CLINIQUES).
Coronaropathie, diabète de type 2 et antécédents d’intervention coronarienne percutanée
Teva-Ticagrelor (ticagrélor), administré en concomitance avec une faible dose d’acide acétylsalicylique (AAS à raison de 75 à 150 mg), est indiqué pour réduire le risque d’un premier infarctus du myocarde ou d’un premier AVC chez les patients atteints de coronaropathie, de diabète de type 2 et ayant des antécédents d’intervention coronarienne percutanée (ICP) qui présentent également un risque élevé d’événement athérothrombotique (voir 4 POSOLOGIE ET ADMINISTRATION, 7 MISES EN GARDE ET PRÉCAUTIONS et 14 ESSAIS CLINIQUES).
1.1 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité du ticagrélor chez les enfants de moins de 18 ans n’ont pas été établies. Par conséquent, son utilisation chez les enfants et les adolescents n'est pas autorisée par Santé Canada. Voir 7.1.3 Enfants.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucune différence générale dans l'innocuité ou l'efficacité n'a été observée entre les sujets âgés et les adultes plus jeunes ayant un syndrome coronarien aigu (PLATO), des antécédents d’IM (≥ 1 an) (PEGASUS) ou une coronaropathie, un diabète de type 2 et des antécédents d’ICP (THEMIS) (voir 8 EFFETS INDÉSIRABLES et 14 ESSAIS CLINIQUES).
2 CONTRE-INDICATIONS
Teva-Ticagrelor (ticagrélor) est contre-indiqué chez :
- les patients hypersensibles à ce médicament ou à tout ingrédient de la préparation. Voir la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT pour connaître la liste complète des ingrédients.
- les patients qui présentent une hémorragie active telle qu’un ulcère gastroduodénal ou une hémorragie intracrânienne (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
- les patients qui ont des antécédents d’hémorragie intracrânienne (voir MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
- les patients qui ont une atteinte hépatique modérée à grave (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
- les patients qui prennent également des inhibiteurs puissants du CYP 3A4 (p. ex. kétoconazole, clarithromycine, néfazodone, ritonavir et atazanavir) (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Les patients qui reçoivent Teva-Ticagrelor doivent également prendre une faible dose d’entretien quotidienne d’AAS de 75 mg à 150 mg, à moins d’une contre-indication spécifique.
Dans le cas des patients atteints de SCA qui ont subi une IPC et qui présentent un risque hémorragique accru, on peut envisager une interruption de la prise d’AAS après une période de 3 mois (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Les données de l’étude PLATO semblent indiquer que l’efficacité du ticagrélor à 90 mg deux fois par jour par rapport au clopidogrel à 75 mg une fois par jour est associée à la dose d’AAS administrée durant le traitement d’entretien. Ainsi, les patients recevant une faible dose d’entretien d’AAS tirent plus de bienfaits que ceux qui en reçoivent une dose élevée. Comme les données des patients recevant une dose d’entretien élevée d’AAS (> 300 mg par jour) ne fournissent pas de preuves concluantes de l’efficacité du ticagrélor à 90 mg deux fois par jour comparativement au clopidogrel à 75 mg une fois par jour, une dose d’entretien élevée d’AAS (> 150 mg par jour) n’est pas recommandée pour la bithérapie antiplaquettaire d’entretien avec Teva-Ticagrelor à 90 mg. Il n’y a pas de preuves concluantes concernant le mécanisme biologique sous-jacent (voir 14 ESSAIS CLINIQUES).
4.2 Dose recommandée et ajustement posologique
Syndrome coronarien aigu
Le traitement par Teva-Ticagrelor à 90 mg doit être instauré au moyen d’une dose d’attaque unique de 180 mg (c.-à-d. 2 comprimés à 90 mg) administrée par voie orale, suivie d’une dose d’entretien de 90 mg, deux fois par jour.
Passage du clopidogrel à Teva-Ticagrelor à 90 mg
Les patients peuvent passer du clopidogrel à Teva-Ticagrelor sans interruption de l’effet antiplaquettaire. Ce changement se traduit par une hausse absolue de l’inhibition de l’agrégation plaquettaire (IAP) de 26,4 %. Inversement, le passage du ticagrélor à 90 mg deux fois par jour au clopidogrel à 75 mg se traduit par une réduction absolue de l’IAP de 24,5 %. Les cliniciens qui souhaitent faire passer des patients ayant déjà présenté un SCA du clopidogrel à Teva-Ticagrelor doivent administrer la première dose de Teva-Ticagrelor 24 heures après la dernière dose de clopidogrel (voir 10.2 Pharmacodynamie).
Antécédents d’infarctus du myocarde (≥ 1 an)
Teva-Ticagrelor à 60 mg deux fois par jour est la dose recommandée lorsqu’un traitement prolongé est nécessaire pour des patients ayant des antécédents d’IM spontané d’au moins un an et à risque élevé d’événements athérothrombotiques. Une dose d’attaque de Teva-Ticagrelor n’est pas nécessaire. La dose de 90 mg de Teva-Ticagrelor ne doit pas être utilisée pour cette indication (voir 14 ESSAIS CLINIQUES).
Le traitement par Teva-Ticagrelor à 60 mg peut être entrepris sans interruption après le traitement initial d’un an avec Teva-Ticagrelor à 90 mg ou un autre traitement par un antagoniste des récepteurs de l’adénosine diphosphate (ADP) chez les patients présentant un SCA à risque élevé d’événements athérothrombotiques.
Le traitement peut aussi être entrepris jusqu’à deux ans après l’IM spontané, ou dans l’année qui suit l’arrêt du traitement antérieur par un antagoniste des récepteurs de l’ADP (voir 14 ESSAIS CLINIQUES).
Chez les patients ayant des antécédents d’IM, le traitement par Teva-Ticagrelor doit être poursuivi aussi longtemps qu’ils demeurent à risque élevé d’événements athérothrombotiques et pendant au plus trois ans. Les données sur l’efficacité et l’innocuité sont insuffisantes pour dire si les avantages de Teva-Ticagrelor l’emportent encore sur les risques après trois ans d’un traitement prolongé.
Passage d’un autre antagoniste des récepteurs P2Y12 à Teva-Ticagrelor à 60 mg
Les médecins qui souhaitent faire passer des patients ayant des antécédents d’IM à Teva-Ticagrelor doivent administrer la première dose de Teva-Ticagrelor 24 heures après la dernière dose de l’autre antagoniste des récepteurs P2Y12.
Patients atteints de coronaropathie (CP) et de diabète de type 2 ayant des antécédents d’intervention coronarienne percutanée (ICP)
Chez les patients atteints de coronaropathie et de diabète de type 2 qui ont des antécédents d’ICP mais qui n’ont jamais subi d’IM, la dose de Teva-Ticagrelor recommandée est de 60 mg deux fois par jour. Aucune dose d’attaque n’est nécessaire.
Le traitement par Teva-Ticagrelor peut commencer à raison de 60 mg deux fois par jour, peu importe le schéma antiplaquettaire antérieur du patient.
En présence de coronaropathie et de diabète de type 2, l’administration de Teva-Ticagrelor doit se poursuivre aussi longtemps que le patient présente un risque d’événement athérothrombotique élevé et un risque hémorragique faible, jusqu’à concurrence de trois ans. En effet, faute de données suffisantes sur l’efficacité et l’innocuité de Teva-Ticagrelor, on ignore si les bienfaits de cet agent l’emportent encore sur les risques après trois ans de traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 14 ESSAIS CLINIQUES).
Passage d’un autre antagoniste des récepteurs P2Y12 à Teva-Ticagrelor à 60 mg chez les patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’ICP
Les médecins qui souhaitent faire passer des patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’ICP à Teva-Ticagrelor doivent administrer la première dose de Teva-Ticagrelor 24 heures après la dernière dose de l’autre antagoniste des récepteurs P2Y12.
Arrêt prématuré du traitement
Un arrêt prématuré de tout traitement antiplaquettaire, y compris par Teva-Ticagrelor, pourrait entraîner un risque accru de décès d'origine cardiovasculaire (CV) ou d’infarctus du myocarde (IM) en raison de la maladie sous-jacente du patient (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Considérations posologiques dans des cas particuliers
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n’est requis chez les patients âgés (≥ 65 ans) (voir Cas particuliers et états pathologiques).
Patients présentant une insuffisance rénale : Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale. Le ticagrélor n’est pas dialysable. Il faut prendre des précautions appropriées chez les patients qui ont besoin d’un traitement de substitution rénale (voir Cas particuliers et états pathologiques).
Patients présentant une insuffisance hépatique : Aucun ajustement posologique n’est nécessaire chez les patients présentant une atteinte hépatique légère. Le ticagrélor n’a pas fait l’objet d’études particulières chez les patients présentant une insuffisance hépatique modérée ou grave. Il y a peu d’information sur le traitement des patients présentant une insuffisance hépatique modérée. Par conséquent, l’utilisation du ticagrélor chez les patients présentant une insuffisance hépatique modérée ou grave est contre-indiquée (voir 2 CONTRE-INDICATIONS et Cas particuliers et états pathologiques).
4.4 Administration
Moment choisi pour l'administration d'une dose par rapport à la consommation de nourriture
Teva-Ticagrelor peut être pris par voie orale, avec ou sans aliments, et peut être administré sans égard à la prise des repas. Dans une étude effectuée chez des sujets sains, l’ingestion d’un repas riche en lipides n’a eu aucun effet sur la Cmax du ticagrélor ou l’ASC de son métabolite actif, mais a produit une augmentation de 21 % de l’ASC du ticagrélor et une diminution de 22 % de la Cmax de son métabolite actif. La portée clinique de ces variations est considérée comme minime. Le ticagrélor a été administré sans égard à la prise de nourriture dans les études PLATO (90 mg), PEGASUS (60 mg) et THEMIS (60 mg).
Autres méthodes d’administration
Pour les patients qui sont incapables d’avaler les comprimés entiers : broyer les comprimés Teva-Ticagrelor (90 mg) en une fine poudre, mélanger à un demi-verre d’eau et boire immédiatement. Rincer le verre avec un autre demi-verre d’eau et boire. Le mélange peut également être administré par une sonde nasogastrique (CH8 ou plus). Il est important de rincer la sonde nasogastrique avec de l’eau après l’administration du mélange.
4.5 Dose oubliée
Il faut éviter les interruptions du traitement. Un patient qui saute une dose de Teva-Ticagrelor devrait prendre sa dose suivante à l’heure prévue (voir 10.2 Pharmacodynamie).
5 SURDOSAGE
Traitement
On ne connaît actuellement aucun antidote qui pourrait renverser les effets de Teva-Ticagrelor (ticagrélor), et le ticagrélor n’est pas dialysable. Le traitement d’un surdosage doit suivre la pratique médicale standard locale. L’effet attendu d’une surdose de Teva-Ticagrelor est la prolongation du risque d’hémorragie associé à l’inhibition plaquettaire. S’il se produit une hémorragie, les mesures de soutien appropriées doivent être prises (voir
Généralités).
Signes et symptômes
Le ticagrélor est bien toléré à des doses uniques pouvant aller jusqu’à 900 mg. La toxicité gastro-intestinale a limité la posologie dans une seule étude à doses croissantes. Les autres effets indésirables d’importance clinique pouvant survenir lors d’un surdosage comprennent la dyspnée et les pauses ventriculaires.
L’administration de doses orales uniques de ticagrélor à des souris n’a causé aucun effet observable à des doses allant jusqu’à 2000 mg/kg. L’administration de doses orales uniques de 500 et de 2000 mg/kg de ticagrélor à des rats a causé une réduction transitoire du poids corporel sans autre effet observable.
En cas de surdosage, il convient de rechercher ces effets indésirables possibles et d’envisager une surveillance par électrocardiogramme (ECG).
| Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / teneurs | Tous les ingrédients non médicinaux |
| Orale | Comprimés / 60 mg et 90 mg | Dioxyde de titane, glycolate d’amidon sodique, hypromellose, mannitol, oxyde de fer jaune (90 mg), oxyde de fer rouge, phosphate de calcium dibasique anhydre, polyéthylèneglycol, povidone, stéarate de magnésium et talc. |
Teva-Ticagrelor (ticagrélor) est présenté en comprimés pelliculés de 60 mg, de forme ronde et de couleur rose pâle à rose, dont l’une des faces porte l’inscription « 137 » et l’autre face « A ».
Teva-Ticagrelor (ticagrélor) est présenté en comprimés pelliculés de 90 mg, de forme ronde et de couleur jaune pâle à jaune, dont l’une des faces est unie et l’autre face porte l’inscription « A91 ».
Conditionnement
Teva-Ticagrelor à 90 mg est offert en flacons de PEHD de 60 comprimés (destinés exclusivement aux établissements) et en boîtes de plaquettes alvéolées de 60 comprimés (6 × 10 comprimés).
Teva-Ticagrelor à 60 mg et à 90 mg est offert en flacons de PEHD de 60 comprimés et en boîtes de plaquettes alvéolées de 60 comprimés (6 × 10 comprimés).
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Rapport entre les bienfaits et les risques chez les patients atteints de coronaropathie et de diabète de type 2 : Dans l’essai THEMIS, un rapport favorable entre les bienfaits et les risques a été observé dans un sous-groupe de patients prédéfini, lesquels avaient des antécédents d’intervention coronarienne percutanée (ICP) et représentaient 58 % de l’effectif global. Toutefois, dans l’ensemble de la population de l’essai THEMIS, le rapport entre les bienfaits et les risques n’a pas été considéré comme favorable et n’appuyait pas l’emploi du ticagrélor. Avant d’amorcer un traitement chez un patient atteint de coronaropathie et de diabète de type 2 ayant des antécédents d’ICP, on doit confirmer que ce dernier est exposé à un risque d’événement athérothrombotique élevé mais à un risque hémorragique faible (voir 1 INDICATIONS, 8 EFFETS INDÉSIRABLES et 14 ESSAIS CLINIQUES).
Risque d’hémorragie : Comme c’est le cas avec les autres antiplaquettaires, chez les patients qui ont un risque accru connu d’hémorragie, il faut soupeser ce risque en regard des bienfaits de la prévention des événements thrombotiques lorsqu’on utilise Teva-Ticagrelor (voir 8 EFFETS INDÉSIRABLES). Le médecin traitant doit réévaluer régulièrement si le traitement par Teva-Ticagrelor convient toujours, en particulier s’il y a des changements dans les facteurs associés à un risque accru d’hémorragie.
Si son administration est indiquée sur le plan clinique, Teva-Ticagrelor doit être utilisé avec prudence chez les groupes de patients suivants :
- Patients ayant une propension aux saignements (p. ex. en raison d’un traumatisme récent, d’une chirurgie récente, d’un trouble de la coagulation ou d’une hémorragie gastro-intestinale récente). L’utilisation de Teva-Ticagrelor est contre-indiquée chez les patients qui présentent une hémorragie active, des antécédents d’hémorragie intracrânienne ou une atteinte hépatique modérée ou grave (voir 2 CONTRE-INDICATIONS).
- Patients exposés à un risque plus élevé de traumatisme. Le médecin traitant doit informer les patients de ce risque et discuter des mesures à prendre pour prévenir les traumatismes (voir 8 EFFETS INDÉSIRABLES).
Patients devant prendre des anticoagulants oraux (p. ex. warfarine, voir 9 INTERACTIONS MÉDICAMENTEUSES) et/ou des fibrinolytiques (dans les 24 heures précédant ou suivant l’administration de Teva-Ticagrelor). Ces agents confèrent un risque d’hémorragie indépendant, étant donné que leur mode d’action est distinct et complémentaire par rapport à celui du ticagrélor dans l’hémostase. L’association de ticagrélor et de l’une ou l’autre de ces classes de médicaments n’a pas été étudiée.
- Traitement par la warfarine : En raison d’une propension plus élevée aux saignements, la prudence est conseillée chez les patients qui prennent de la warfarine durant le traitement par Teva-Ticagrelor. Une étude de l’interaction médicamenteuse portant précisément sur la warfarine n’a pas été effectuée (voir 9 INTERACTIONS MÉDICAMENTEUSES).
- Patients qui reçoivent en concomitance des produits médicinaux pouvant accroître le risque d’hémorragie, par exemple des anti-inflammatoires non stéroïdiens (AINS).
Monothérapie antiplaquettaire chez les patients atteints de SCA qui ont subi une ICP : Comme on l’a démontré, l’interruption du traitement par l’AAS au bout de trois mois permet de réduire le risque d’hémorragie sans augmentation du risque d’événements cardiovasculaires indésirables majeurs (ECVIM) chez les patients atteints de SCA qui ont subi une ICP et ne reçoivent plus que le ticagrélor comme traitement antiplaquettaire. Avant toutefois d’abandonner l’ASS pour ne poursuivre le traitement antiplaquettaire qu’avec Teva-Ticagrelor, il faut confirmer que le patient présente un risque hémorragique élevé. Cette décision doit reposer sur le jugement clinique et tenir compte du rapport entre le risque d’hémorragie et le risque d’événement thrombotique.
La transfusion de plaquettes n’a pas permis de contrecarrer l’effet antiplaquettaire du ticagrélor chez des volontaires sains et il est peu probable que cette intervention aura un bienfait clinique chez les patients présentant des saignements. Étant donné que l’administration concomitante de ticagrélor et de desmopressine n’a pas diminué le temps de saignement, il est peu probable que la desmopressine soit efficace pour la prise en charge des événements hémorragiques cliniques.
Le traitement antifibrinolytique (acide aminocaproïque ou acide tranexamique) et/ou le traitement par le facteur VIIa recombinant peuvent augmenter l’hémostase. L’administration de Teva-Ticagrelor peut être reprise une fois que l’on a établi la cause de l’hémorragie et que celle-ci a été maîtrisée.
Acide acétylsalicylique (AAS) à la dose d’entretien : En raison de la relation observée dans l’étude PLATO entre la dose d’entretien d’AAS et l’efficacité relative du ticagrélor comparativement au clopidogrel, l’administration concomitante de Teva-Ticagrelor et d’une dose d’entretien élevée d’AAS (> 150 mg par jour) n’est pas recommandée (voir 1 INDICATIONS et 4 POSOLOGIE ET ADMINISTRATION).
Inhibiteurs puissants de l’isoforme 3A4 du cytochrome P450 : L’administration concomitante de Teva-Ticagrelor et d’inhibiteurs puissants du CYP 3A4 (p. ex. kétoconazole, clarithromycine, néfazodone, ritonavir et atazanavir) est contre-indiquée, étant donné qu’elle peut mener à une augmentation considérable de l’exposition au ticagrélor (voir 8 EFFETS INDÉSIRABLES et 9 INTERACTIONS MÉDICAMENTEUSES).
Arrêt prématuré du traitement : Les patients qui doivent arrêter le traitement par Teva-Ticagrelor sont à risque accru d’événements cardiaques. L’arrêt prématuré du traitement doit être évité. S’il est nécessaire d’interrompre temporairement la prise de Teva-Ticagrelor en raison d’une manifestation indésirable, le traitement doit être repris aussitôt que possible lorsque les bienfaits l’emportent sur les risques de manifestation indésirable ou lorsque la manifestation indésirable a disparu.
Hausse du taux d’acide urique : Dans l’étude PLATO, les patients traités par le ticagrélor présentaient un risque plus élevé d’hyperuricémie que ceux qui recevaient le clopidogrel. Dans l’étude PEGASUS, la goutte, l’arthrite goutteuse et l’hyperuricémie ont été signalées plus souvent chez les patients sous le ticagrélor que chez ceux qui recevaient seulement de l’AAS (aspirine). Dans l’essai THEMIS, les cas d’hyperuricémie ont été plus fréquents chez les patients sous ticagrélor que chez les patients ne recevant que de l’aspirine, mais dans le cas de la goutte, la fréquence était semblable. Il faut user de prudence lorsqu’on administre Teva-Ticagrelor à des patients ayant des antécédents d’hyperuricémie ou d’arthrite goutteuse. Par mesure de précaution, l’emploi de Teva-Ticagrelor est déconseillé chez les patients atteints de néphropathie urique.
Effets cardiovasculaires
Patients à risque de bradyarythmie : Le tracé d’ECG obtenu par moniteur Holter au cours des études cliniques a révélé une fréquence accrue de pauses ventriculaires pour la plupart asymptomatiques durant un traitement par le ticagrélor comparativement au clopidogrel. Dans les études de phase III (PLATO, PEGASUS et THEMIS) évaluant l’innocuité et l’efficacité du ticagrélor, les patients ayant des antécédents de syndrome de dysfonctionnement sinusal, de bloc auriculo-ventriculaire (AV) du deuxième ou troisième degré ou de syncope liée à une bradycardie et qui ne sont pas protégés par un stimulateur cardiaque ont été exclus étant donné qu’ils pouvaient être plus exposés à la bradyarythmie avec le ticagrélor. La fréquence rapportée des manifestations bradyarythmiques dans ces études était similaire pour le ticagrélor et les agents de comparaison (c.-à-d. clopidogrel ou AAS seul). Toutefois, des manifestations bradyarythmiques, y compris des blocs AV du deuxième ou du troisième degré, ont été signalées dans un contexte de postcommercialisation chez des patients ayant des antécédents de bradyarythmie ou non et, dans la plupart des cas, peu de temps après l’instauration du traitement par le ticagrélor. Ces manifestations sont principalement survenues chez des patients présentant un SCA et chez qui l’ischémie cardiaque et la prise concomitante de médicaments réduisant la fréquence cardiaque ou modifiant la conduction cardiaque représentent de possibles facteurs de confusion. Dans certains cas, les manifestations bradyarythmiques se sont résorbées après l’arrêt du traitement par le ticagrélor. Certains cas de bradyarythmie étaient graves et les patients ont eu besoin d’une stimulation (habituellement temporaire). Une méta-analyse d’études contrôlées à répartition aléatoire porte à croire que le risque de bradyarythmie avec le ticagrélor pourrait être lié à la dose et que le risque accru avec le ticagrélor, par rapport aux agents comparateurs, est spécifique aux patients ayant des antécédents de bradyarythmie. Par conséquent, Teva-Ticagrelor doit être utilisé avec prudence chez les patients qui sont considérés comme présentant un risque plus élevé de bradycardie et ces patients doivent être surveillés de près durant les premières semaines du traitement (voir
8 EFFETS INDÉSIRABLES
et 14 ESSAIS CLINIQUES).
De plus, la prudence est de mise lorsqu’on administre Teva-Ticagrelor en concomitance avec des médicaments connus pour provoquer de la bradycardie. Toutefois, aucun signe d’interaction indésirable d’importance clinique n’a été observé dans les études PLATO et PEGASUS durant l’administration en concomitance avec un ou plusieurs médicaments connus pour provoquer de la bradycardie : dans l’étude PLATO, 96 % des patients prenaient des bêtabloquants, 33 % prenaient du diltiazem ou du vérapamil (inhibiteurs des canaux calciques) et 4 % prenaient de la digoxine. Dans l’essai THEMIS, 73,8 % des patients prenaient des bêtabloquants au moment de leur entrée dans l’étude.
Conduite d’un véhicule et utilisation de machines
Effets sur la capacité de conduire et de faire fonctionner des machines : Aucune étude n’a été effectuée concernant les effets du ticagrélor sur la capacité de conduire et de faire fonctionner des machines. Durant le traitement par le ticagrélor, des étourdissements, de la confusion, des vertiges et des syncopes ont été rapportés. Par conséquent, les patients qui éprouvent ces symptômes devraient faire preuve de prudence lorsqu’ils conduisent ou font fonctionner des machines (voir 8 EFFETS INDÉSIRABLES).
Effets hématologiques
Purpura thrombocytopénique thrombotique (PTT) : Des cas de PTT ont été signalés très rarement avec l’emploi du ticagrélor. Le PTT est un problème grave, potentiellement mortel, qui nécessite un traitement rapide ; on devrait envisager la plasmaphérèse. La PTT est caractérisée par quelques-uns ou la totalité des symptômes et troubles suivants : thrombocytopénie, anémie hémolytique microangiopathique (présence de schistocytes sur le frottis de sang périphérique), troubles neurologiques, dysfonction rénale et fièvre.
Surveillance et épreuves de laboratoire
Analyses de la fonction plaquettaire pour diagnostiquer la thrombocytopénie induite par l’héparine (TIH) : Des résultats faux négatifs obtenus avec l’analyse de la fonction plaquettaire pour la TIH ont été signalés chez les patients recevant du ticagrélor. Ce type de résultat observé lors de cette analyse est attribué à l’inhibition par le ticagrélor du récepteur P2Y12 sur les plaquettes de donneurs sains dans le sérum/plasma du sujet. Il est nécessaire d’obtenir des renseignements sur le traitement concomitant avec le ticagrélor en vue de l’interprétation des analyses de la fonction plaquettaire pour la TIH.
Avant d’envisager l’arrêt du ticagrélor, il faut évaluer les bienfaits et risques associés à la poursuite du traitement, en prenant en considération à la fois l’état prothrombotique de la TIH et le risque accru de saignements avec un traitement concomitant d’un anticoagulant et du ticagrélor.
Effets neurologiques
Apnée centrale du sommeil : Des cas d’apnée centrale du sommeil, y compris une respiration de Cheyne-Stokes, ont été rapportés dans le cadre de la pharmacovigilance chez les patients prenant du ticagrélor. Si l’on soupçonne une apnée centrale du sommeil, une évaluation clinique plus poussée pourrait être envisagée.
Patients ayant des antécédents d’AVC ischémique : Les patients présentant un SCA et ayant des antécédents d’AVC ischémique peuvent être traités avec le ticagrélor à une dose de 90 mg pendant une période allant jusqu'à 12 mois (PLATO). Dans les essais PEGASUS (patients ayant des antécédents d’IM remontant à ≥ 1 an) et THEMIS (CP et diabète de type 2) les patients ayant des antécédents d’AVC ischémique ont été exclus, car des études antérieures avaient montré que l’utilisation d’antiplaquettaires (autres que le ticagrélor) en association était liée à un risque accru d’hémorragie intracrânienne. Par conséquent, en l’absence de données, le traitement par le ticagrélor au-delà d’un an chez les patients qui ont déjà subi un AVC ischémique n’est pas recommandé. Le traitement par Teva-Ticagrelor n’est pas recommandé non plus chez les patients atteints de coronaropathie et de diabète de type 2 qui ont des antécédents d’AVC ischémique.
Considérations périopératoires
Chirurgie : Si un patient doit subir une intervention chirurgicale, les cliniciens doivent prendre en considération le profil clinique du patient ainsi que les bienfaits et les risques d’un traitement antiplaquettaire prolongé quand vient le temps de déterminer à quel moment arrêter le traitement par Teva-Ticagrelor.
Chez les patients de l’étude PLATO ayant subi un pontage aortocoronarien (PAC), le ticagrélor a été associé à un taux d’hémorragies majeures comparable à celui observé avec le clopidogrel tous les jours ayant suivi l’arrêt du traitement sauf le jour 1, où le ticagrélor a été associé à un taux plus élevé d’hémorragies majeures (voir
8 EFFETS INDÉSIRABLES
).
En raison de la liaison réversible du ticagrélor, le retour de l’agrégation plaquettaire se produit plus rapidement avec le ticagrélor qu’avec le clopidogrel.
Lors de l’étude OFFSET, le pourcentage moyen de l’inhibition de l’agrégation plaquettaire induite par le ticagrélor, 72 heures après l’administration de la dose, était comparable au pourcentage moyen de l’inhibition de l’agrégation plaquettaire induite par le clopidogrel 120 heures après l’administration de la dose. L’arrêt plus rapide de l’effet pourrait permettre de prédire une réduction du risque de complications hémorragiques (p. ex. dans le cas où il faut cesser temporairement le traitement antiplaquettaire en raison d’une chirurgie ou d’un trauma (voir 10.2 Pharmacodynamie).
Pour minimiser le risque d’hémorragies, il faut cesser l’administration de Teva-Ticagrelor 5 jours avant une chirurgie élective lorsque l’effet antiplaquettaire n’est pas souhaité.
Effets sur les reins
Insuffisance rénale : Aucun ajustement posologique n’est requis chez les patients présentant une atteinte rénale. Le ticagrélor n’est pas dialysable. Il faut prendre des précautions appropriées chez les patients qui ont besoin d’un traitement de substitution rénale. Les taux de créatinine peuvent augmenter pendant un traitement par Teva-Ticagrelor. Le mécanisme en cause n’a pas été élucidé. La fonction rénale doit être surveillée dans le cadre de la prise en charge du patient (voir 8 EFFETS INDÉSIRABLES et Cas particuliers et états pathologiques).
Effets respiratoires
Dyspnée : Dans les essais cliniques, environ 14 % des patients randomisés pour recevoir le ticagrélor à 90 mg (PLATO) ou à 60 mg deux fois par jour (PEGASUS) ont rapporté de la dyspnée, y compris de la dyspnée au repos, de la dyspnée à l’effort, de la dyspnée paroxystique nocturne et de la dyspnée nocturne (voir 8 EFFETS INDÉSIRABLES). Dans 85 % des cas, les patients ont connu un seul épisode. La dyspnée est généralement d’intensité légère à modérée et disparaît souvent avec la poursuite du traitement. Dans l’essai THEMIS, environ 21,4 % des patients randomisés dans le groupe sous ticagrélor ont signalé de la dyspnée. Les cas de dyspnée observés dans l’essai THEMIS présentaient des caractéristiques cadrant avec celles décrites antérieurement (voir 8 EFFETS INDÉSIRABLES).
Le ticagrélor doit être utilisé avec prudence chez les patients plus âgés et chez les patients ayant des antécédents d’asthme et/ou de maladie pulmonaire obstructive chronique. Si un patient signale un nouvel épisode de dyspnée, un épisode prolongé ou l’aggravation d’une dyspnée, il faut procéder à un examen approfondi et, si le traitement par Teva-Ticagrelor n’est pas toléré, on doit y mettre fin (voir
8 EFFETS INDÉSIRABLES
). Le mécanisme en cause n’a pas encore été élucidé.
Les données de l’étude PLATO n’indiquent pas que la fréquence plus élevée de dyspnée dans le groupe ticagrélor à 90 mg est attribuable à une apparition ou à une aggravation de la maladie cardiaque ou respiratoire. Chez les patients ayant subi des tests de la fonction respiratoire dans le cadre du programme clinique, aucune donnée ne révélait un effet défavorable du ticagrélor à 90 mg sur la fonction respiratoire.
7.1 Cas particuliers
7.1.1 Grossesse
L’innocuité du ticagrélor durant la grossesse n’a pas été établie, car aucune étude clinique n’a été réalisée chez les femmes enceintes, et les données cliniques sur l’exposition au ticagrélor durant la grossesse sont limitées. Les femmes capables de procréer doivent utiliser des méthodes de contraception appropriées pour éviter une grossesse pendant qu’elles prennent ce médicament.
7.1.2 Allaitement
On ignore si ce médicament est excrété dans le lait maternel chez l’humain, car aucune étude clinique n’a été réalisée chez des femmes qui allaitent. Des études chez le rat ont montré que le ticagrélor et ses métabolites actifs sont excrétés dans le lait (voir Cas particuliers et états pathologiques). Par conséquent, l’emploi de Teva-Ticagrelor durant l’allaitement n’est pas recommandé.
7.1.3 Enfants
Enfants (< 18 ans) : L’innocuité et l’efficacité du ticagrélor n’ont pas été établies chez les enfants de moins de 18 ans. En outre, l’objectif primaire de réduire le taux de crises vaso-occlusives chez des enfants et des adolescents de 2 à < 18 ans atteints de drépanocytose n’ayant pas été atteint lors d’une étude à répartition aléatoire et à double insu de phase III contrôlée par placebo, Teva-Ticagrelor ne doit pas être utilisé chez les enfants atteints de drépanocytose. À la lumière de ce qui précède, Santé Canada n’a pas autorisé d’indication d’emploi chez les enfants et les adolescents (voir 1.1 Enfants).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucune différence générale dans l'innocuité ou l'efficacité n'a été observée chez les patients âgés dans les essais PLATO, PEGASUS et THEMIS (voir 1 INDICATIONS et 14 ESSAIS CLINIQUES), et aucun ajustement posologique n’est requis chez les patients âgés (≥ 65 ans) (voir 4 POSOLOGIE ET ADMINISTRATION).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Le profil d’innocuité du ticagrélor a été évalué dans trois vastes essais à répartition aléatoire de phase III (PLATO, PEGASUS et THEMIS) comprenant plus de 58 000 patients parmi lesquels plus de 32 000 ont été exposés au ticagrélor (voir 14 ESSAIS CLINIQUES).
Syndrome coronarien aigu
Dans l’étude PLATO, au total, 6 762 patients présentant un syndrome coronarien aigu (API, NSTEMI et STEMI) ont été exposés au ticagrélor (dose d’attaque de 180 mg suivie d’une dose d’entretien de 90 mg deux fois par jour) pendant au moins 6 mois et jusqu’à 12 mois pour 3 138 d’entre eux.
Les manifestations indésirables fréquemment rapportées chez les patients traités par le ticagrélor ont été la dyspnée, les céphalées et l’épistaxis, et ces manifestations sont survenues à une fréquence plus élevée que dans le groupe sous clopidogrel (voir le tableau 4).
Les manifestations indésirables graves ont été rapportées à des fréquences semblables chez les patients traités par le ticagrélor (20,2 %) et le clopidogrel (20,3 %). Les manifestations indésirables graves les plus fréquemment observées ont été l’insuffisance cardiaque (1,1 % p/r à 1,0 %), les douleurs thoraciques non cardiaques (0,9 % p/r à 0,9 %) et la dyspnée (0,7 % p/r à 0,4 %).
Le taux d’abandon du traitement par le médicament à l’étude en raison de manifestations indésirables a été de 7,4 % sous le ticagrélor et de 5,4 % sous clopidogrel. La dyspnée a été la manifestation indésirable ayant mené le plus souvent à l’abandon du traitement dans le cas de ticagrélor (0,9 % sous le ticagrélor et 0,1 % sous clopidogrel).
Antécédents d’infarctus du myocarde (≥ 1 an)
L’innocuité du ticagrélor chez les patients ayant des antécédents d’IM spontané (IM ayant eu lieu il y a au moins un an) et un risque élevé d’événements athérothrombotiques a été évaluée dans le cadre de l’essai PEGASUS, qui comparait des patients traités par le ticagrélor à 60 mg deux fois par jour (N = 6 958) ou de 90 mg deux fois par jour en association avec de faibles doses d’AAS (75 à 150 mg) (N = 6 988) à des patients recevant une faible dose d’AAS (75 à 150 mg) (N = 6 996). La dose de 60 mg du ticagrélor est la seule dose approuvée pour cette indication. La durée médiane du traitement par le ticagrélor à 60 mg a été de 29,4 mois (voir 14 ESSAIS CLINIQUES).
Les manifestations indésirables fréquemment rapportées dans cette population de patients traités par le ticagrélor ont été la dyspnée, l’épistaxis et une tendance accrue à présenter des ecchymoses et des contusions, et ces manifestations sont survenues à une fréquence plus élevée sous le ticagrélor que sous AAS seul (voir le tableau 7).
La proportion de patients ayant subi des manifestations indésirables graves était semblable dans les deux groupes de traitement (21,5 % sous le ticagrélor à 60 mg et 21,6 % sous AAS seul). Les manifestations indésirables graves les plus fréquemment rapportées sous le ticagrélor ont été la fibrillation auriculaire, la syncope, la dyspnée, l’anémie ferriprive et l’épistaxis.
Dans l’étude PEGASUS, l’abandon du traitement en raison de manifestations indésirables a été plus fréquent sous le ticagrélor que sous AAS seul (16,1 % sous le ticagrélor à 60 mg et 8,5 % sous AAS seul). Les manifestations indésirables qui ont le plus souvent mené à l’abandon de l’étude et qui ont été rapportées à une fréquence plus élevée sous le ticagrélor que sous AAS seul ont été la dyspnée, une tendance accrue à présenter des ecchymoses et des contusions, l’épistaxis et l’hématome spontané.
Coronaropathie plus diabète de type 2, et antécédents d’intervention coronarienne percutanée (ICP)
L’innocuité du ticagrélor chez des patients atteints de coronaropathie et de diabète de type 2 qui sont exposés à un risque élevé d’événements athérothrombotiques a été évaluée dans l’étude THEMIS, laquelle a comparé les effets de Teva-Ticagrelor (9562 patients) avec ceux d’un placebo (9531 patients) en administration biquotidienne chez des patients sous AAS de fond à faible dose (75 à 150 mg). Dans le sous-groupe de patients ayant des antécédents d’ICP, 5536 patients ont reçu le ticagrélor et 5564 le placebo. La dose de ticagrélor recommandée dans cette indication est de 60 mg. La durée médiane du traitement par le ticagrélor, dans l’essai THEMIS, s’est élevée à 33,2 mois (voir 14 ESSAIS CLINIQUES).
Pour évaluer l’innocuité du ticagrélor, l’étude THEMIS s’est penchée sur plusieurs critères, à savoir les événements indésirables graves, les événements hémorragiques, les événements indésirables d’intérêt particulier (c.-à-d. bradyarythmie, dyspnée, goutte, pneumonie et insuffisance rénale) et le taux d’abandons en raison d’événements indésirables.
Parmi ceux du sous-groupe ayant des antécédents d’ICP, la proportion de patients de l’étude THEMIS ayant connu des événements indésirables graves était semblable dans les deux groupes de traitement (32,2 % chez les patients sous ticagrélor plus AAS comparativement à 35,7 % dans le groupe sous AAS seul). Les événements indésirables les plus fréquents survenus aussi souvent ou plus souvent dans le groupe sous ticagrélor que dans le groupe sous AAS seul étaient les suivants : atteinte rénale aiguë (0,5 % c. à 0,4 %), accident ischémique transitoire (0,5 % c. à 0,4 %), hémorragie gastro-intestinale (0,5 % c. à 0,2 %) et hématurie (0,4 % c. à 0,1 %).
Exception faite de la dyspnée, les événements indésirables d’intérêt particulier observés dans le sous-groupe de patients de l’étude TEHMIS ayant des antécédents d’ICP accusaient un taux semblable dans les deux groupes de traitement. Quant à la dyspnée, des cas ont été signalés chez 22,0 % des patients sous ticagrélor plus AAS et chez 7,5 % des patients sous AAS seul.
Toujours dans le sous-groupe de patients de l’étude TEHMIS ayant des antécédents d’ICP, les cas d’abandon du médicament à l’étude en raison d’événements indésirables ont été plus nombreux chez les patients sous ticagrélor en association avec l’AAS (21,3 %) que chez les patients sous AAS seul (13,0 %). Les événements indésirables les plus fréquents à avoir ainsi motivé un abandon de l’étude étaient la dyspnée, la tendance accrue aux contusions, l’épistaxis et les ecchymoses, manifestations qui ont été signalées plus souvent dans le groupe sous ticagrélor que dans celui sous AAS seul.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
Syndrome coronarien aigu
Événements hémorragiques
Le critère principal d’évaluation de l’innocuité de l’étude PLATO était composé du « total des hémorragies majeures » et comprenait les « hémorragies majeures mortelles/mettant la vie en danger » et les « autres hémorragies majeures ». Le tableau 2 présente les taux d’événements hémorragiques sur 12 mois chez les patients de l’étude PLATO (événements définis selon les critères de l’étude PLATO).
| Tableau 2 ‒ Analyse de l’ensemble des événements hémorragiques – estimation, selon la méthode de Kaplan-Meier, des taux d’hémorragies par traitement après 12 mois (d’après les critères de l’étude PLATO) | |||||||
|---|---|---|---|---|---|---|---|
Ticagrélor à 90 mg, 2 f.p.j. N = 9235 (%) | Clopidogrel à 75 mg, 1 f.p.j. N = 9186 (%) | Valeur p* | |||||
| Critère principal d’évaluation de l’innocuité | |||||||
| Total des hémorragies majeures | 11,6 | 11,2 | 0,4336 | ||||
| Critères secondaires d’évaluation de l’innocuité | |||||||
| Hémorragies majeures mortelles/mettant la vie en danger | 5,8 | 5,8 | 0,6988 | ||||
| Total combiné des hémorragies majeures + mineures | 16,1 | 14,6 | 0,0084 | ||||
| Tableau 2 ‒ Analyse de l’ensemble des événements hémorragiques – estimation, selon la méthode de Kaplan-Meier, des taux d’hémorragies par traitement après 12 mois (d’après les critères de l’étude PLATO) | |||||||
Ticagrélor à 90 mg, 2 f.p.j. N = 9235 (%) | Clopidogrel à 75 mg, 1 f.p.j. N = 9186 (%) | Valeur p* | |||||
| Hémorragies majeures non liées à une intervention | 3,1 | 2,3 | 0,0058 | ||||
| Hémorragies majeures + mineures non liées à une intervention | 5,9 | 4,3 | < 0,0001 | ||||
| Hémorragies majeures totales non liées à un PAC | 4,5 | 3,8 | 0,0264 | ||||
| Hémorragies majeures mortelles/mettant la vie en danger non liées à un PAC | 2,1 | 1,9 | 0,2516 | ||||
* Valeur p nominale non corrigée pour les tests multiples.
PAC = pontage aortocoronarien
Hémorragie majeure mortelle/mettant la vie en danger : Cliniquement apparente avec réduction > 50 g/L de l’hémoglobine ou transfusion de ≥ 4 unités de globules rouges ; ou mortelle ; ou intracrânienne ; ou intrapéricardique avec tamponnade cardiaque ; ou avec choc hypovolémique/hypotension grave exigeant des vasopresseurs ou une chirurgie.
Autre hémorragie majeure : Cliniquement apparente avec réduction de 30-50 g/L de l’hémoglobine ou transfusion de 2-3 unités de globules rouges, ou significativement invalidante.
Hémorragie mineure : Nécessite une intervention médicale pour arrêter ou traiter l’hémorragie.
Il est survenu peu d’événements hémorragiques mortels au cours de l’étude, soit 20 (0,2 %) sous le ticagrélor à 90 mg deux fois par jour et 23 (0,3 %) sous clopidogrel à 75 mg une fois par jour. Lorsque les hémorragies mineures ont été prises en compte, le taux combiné d’hémorragies majeures et mineures selon la définition de l’étude PLATO était significativement plus élevé sous le ticagrélor que sous le clopidogrel.
Siège des hémorragies de la catégorie « total des hémorragies majeures + mineures » (ticagrélor p/r au clopidogrel) : intracrânien = 0,3 % p/r à 0,2 % ; péricardique = 0,1 % p/r à 0,1 % ; rétropéritonéal = 0,03 % p/r à 0,03 % ; intra-oculaire = 0,02 % p/r à 0,04 % et intra-articulaire = 0,02 % p/r à 0,01 %. Autres sièges courants par ordre de fréquence : gastro-intestinal = 1,8 % p/r à 1,5 % ; épistaxis = 1,3 % p/r à 0,7 % ; urinaire = 0,5 % p/r à 0,4 % ; sous-cutané/cutané = 0,5 % p/r à 0,4 % et hémoptysie = 0,1 % p/r à 0,08 %.
Hémorragie mortelle non liée à une intervention : Aucune différence n’a été observée entre le ticagrélor et le clopidogrel en ce qui a trait à l’ensemble des hémorragies mortelles non liées à une intervention. Il y a eu un plus grand nombre d’événements hémorragiques intracrâniens non liés à une intervention de la catégorie « hémorragies majeures mortelles/mettant la vie en danger » sous le ticagrélor (n = 27 ; 0,3 %) que sous clopidogrel (n = 14 ; 0,2 %). Parmi les événements hémorragiques intracrâniens non liés à une intervention, 11 ont été mortels sous le ticagrélor et 1 sous clopidogrel. Le taux d’hémorragies gastro-intestinales majeures mortelles/mettant la vie en danger était similaire sous le ticagrélor et sous clopidogrel, le nombre d’événements mortels étant plus élevé sous clopidogrel (5) que sous le ticagrélor (aucun).
Hémorragies dans les sous-populations de patients : Les caractéristiques initiales, dont l’âge, le sexe, le poids, la race, la région géographique, les antécédents médicaux, les affections concomitantes et les traitements concomitants, ont été examinées pour évaluer une éventuelle hausse du risque d’hémorragie avec le ticagrélor. Aucun groupe de risque en particulier n’a été mis en évidence pour l’une des sous-catégories d’hémorragies.
Le tableau 3 présente les taux globaux d’événements hémorragiques définis selon les critères TIMI.
| Tableau 3 ‒ Analyse de l’ensemble des événements hémorragiques définis selon les critères TIMI | |||||
|---|---|---|---|---|---|
Ticagrélor N = 9 235 (%) | Clopidogrel N = 9 186 (%) | Valeur p | |||
| Hémorragies majeures | 7,9 | 7,7 | 0,5669 | ||
| Hémorragies majeures + mineures | 11,4 | 10,9 | 0,3272 | ||
| Hémorragies majeures non liées à un PAC | 2,8 | 2,2 | 0,0246 | ||
| Hémorragies majeures + mineures non liées à un PAC | 4,5 | 3,6 | 0,0093 | ||
Hémorragie majeure selon les critères TIMI : Cliniquement apparente avec une réduction > 50 g/L de l’hémoglobine ou une hémorragie intracrânienne.
Hémorragie mineure selon les critères TIMI : Cliniquement apparente avec une réduction de 30 à ≤ 50 g/L de l’hémoglobine.
Autres manifestations indésirables
La fréquence des manifestations indésirables (sans égard au lien de causalité) rapportées chez au moins 1 % des patients traités par le ticagrélor et le clopidogrel dans l’étude PLATO est présentée au tableau 4.
| Tableau 4 ‒ Résumé des manifestations indésirables (sans égard au lien de causalité) rapportées chez ≥ 1 % des patients des deux groupes (PLATO) | |||||
|---|---|---|---|---|---|
| Manifestation indésirable (classe de système ou d’organe) | Ticagrélor N = 9 235 (%) | Clopidogrel N = 9 186 (%) | |||
| Troubles hématologiques et du système lymphatique | |||||
| Anémie | 1,9 | 1,7 | |||
| Troubles cardiaques | |||||
| Fibrillation auriculaire | 4,2 | 4,6 | |||
| Bradycardiea | 2,9 | 2,9 | |||
| Insuffisance cardiaque | 2,3 | 2,6 | |||
| Tachycardie ventriculaire | 2,0 | 2,1 | |||
| Palpitations | 1,2 | 1,1 | |||
| Angine de poitrine | 1,2 | 1,1 | |||
| Bradycardie sinusale | 1,1 | 0,8 | |||
| Extrasystoles ventriculaires | 1,1 | 1,1 | |||
| Fibrillation ventriculaire | 0,8 | 1,0 | |||
| Troubles auditifs et du labyrinthe | |||||
| Vertigeb | 1,5 | 1,3 | |||
| Troubles gastro-intestinaux | |||||
| Nauséesb | 4,3 | 3,8 | |||
| Diarrhéeb | 3,7 | 3,3 | |||
| Tableau 4 ‒ Résumé des manifestations indésirables (sans égard au lien de causalité) rapportées chez ≥ 1 % des patients des deux groupes (PLATO) | |||||
| Manifestation indésirable (classe de système ou d’organe) | Ticagrélor N = 9 235 (%) | Clopidogrel N = 9 186 (%) | |||
| Vomissementsb | 2,5 | 2,3 | |||
| Constipationb | 2,2 | 2,6 | |||
| Dyspepsieb | 2,0 | 1,8 | |||
| Douleurs abdominales hautes | 1,9 | 2,0 | |||
| Douleurs abdominalesb | 1,5 | 1,2 | |||
| Troubles généraux et anomalies au point d’administration | |||||
| Douleur thoracique non cardiaque | 3,7 | 3,3 | |||
| Fatigue | 3,2 | 3,2 | |||
| Douleur thoracique | 3,1 | 3,5 | |||
| Pyrexie | 2,9 | 2,8 | |||
| Œdème périphérique | 2,3 | 2,5 | |||
| Asthénie | 2,0 | 2,1 | |||
| Hémorragies ou saignements | |||||
| Épistaxisb | 6,0 | 3,4 | |||
| Contusion | 3,9 | 2,0 | |||
| Hématome | 2,2 | 1,3 | |||
| Hémorragie après l’interventionb | 2,1 | 2,0 | |||
| Hématome au point de ponction du vaisseau | 1,7 | 1,1 | |||
| Ecchymose | 1,5 | 0,6 | |||
| Infections et infestations | |||||
| Infection des voies urinaires | 2,0 | 1,8 | |||
| Hématurie | 1,9 | 1,6 | |||
| Rhinopharyngite | 1,8 | 1,6 | |||
| Pneumonie | 1,4 | 1,9 | |||
| Bronchite | 1,3 | 1,4 | |||
| Troubles métaboliques et nutritionnels | |||||
| Diabète | 1,2 | 1,1 | |||
| Dyslipidémie | 1,0 | 1,0 | |||
| Hypercholestérolémie | 1,0 | 0,9 | |||
| Hypokaliémie | 1,6 | 1,5 | |||
| Troubles musculo-squelettiques et du tissu conjonctif | |||||
| Dorsalgie | 3,6 | 3,3 | |||
| Douleur aux extrémités | 2,1 | 2,3 | |||
| Douleur thoracique musculo-squelettique | 1,5 | 1,4 | |||
| Douleurs musculo-squelettiques | 1,5 | 1,5 | |||
| Arthralgie | 1,5 | 1,4 | |||
| Tableau 4 ‒ Résumé des manifestations indésirables (sans égard au lien de causalité) rapportées chez ≥ 1 % des patients des deux groupes (PLATO) | |||||
| Manifestation indésirable (classe de système ou d’organe) | Ticagrélor N = 9 235 (%) | Clopidogrel N = 9 186 (%) | |||
| Myalgie | 1,4 | 1,6 | |||
| Troubles du système nerveux | |||||
| Céphalées | 6,5 | 5,8 | |||
| Étourdissements | 4,5 | 3,9 | |||
| Syncope | 1,1 | 0,8 | |||
| Troubles psychiatriques | |||||
| Anxiété | 2,2 | 1,9 | |||
| Insomnie | 1,7 | 2,0 | |||
| Dépression | 1,1 | 1,1 | |||
| Troubles rénaux et urinaires | |||||
| Insuffisance rénale | 1,0 | 0,7 | |||
| Troubles respiratoires | |||||
| Dyspnéea, b | 12,0 | 6,5 | |||
| Toux | 4,9 | 4,6 | |||
| Dyspnée à l’effort | 1,9 | 1,4 | |||
| Troubles de la peau et du tissu sous-cutané | |||||
| Éruption cutanéeb | 1,8 | 1,7 | |||
| Pruritb | 1,0 | 1,0 | |||
| Troubles vasculaires | |||||
| Hypertension | 3,8 | 4,0 | |||
| Hypotension | 3,2 | 3,3 | |||
- a. Comprend plusieurs termes recommandés par MedDRA.
- b. Ces manifestations ont également été rapportées en tant qu’effets indésirables médicamenteux (ayant un lien possible ou probable avec le ticagrélor).
Les autres effets indésirables médicamenteux cliniques qui ont été rapportés comme ayant un lien possible ou probable avec le ticagrélor sont énumérés ci-dessous par appareil ou système :
Fréquents (≥ 1 % à < 10 %)
- Troubles de la peau et du tissu sous-cutané : hémorragie sous-cutanée ou cutanée
- Troubles gastro-intestinaux : hémorragie gastro-intestinale
- Troubles rénaux et urinaires : hémorragie des voies urinaires
Antécédents d’infarctus du myocarde (≥ 1 an)
Événements hémorragiques
Le critère principal d’évaluation de l’innocuité de l’étude PEGASUS était les cas « d’hémorragie majeure selon les critères TIMI ». L’analyse de l’innocuité comprenait les éléments suivants : le temps écoulé avant la première hémorragie majeure après la première dose de médicament à l’étude selon les critères TIMI, le temps écoulé avant la première hémorragie majeure ou mineure selon les critères TIMI et le temps écoulé avant la première hémorragie majeure selon les critères de l’étude PLATO.
Le tableau 5 présente les taux d’événements hémorragiques sur 36 mois dans l’analyse des patients sous traitement de l’étude PEGASUS (événements définis selon les critères TIMI).
| Tableau 5 ‒ Analyse de l’ensemble des événements hémorragiques (étude PEGASUS) – estimation, selon la méthode de Kaplan-Meier, des taux d’hémorragies par traitement après 36 mois (d’après les critères TIMI) | |||||||
|---|---|---|---|---|---|---|---|
Ticagrélor à 60 mg 2 f.p.j. avec AAS N = 6 958 (%) | ASA seul N = 6 996 (%) | Valeur p | |||||
| Critère de jugement principal de l’innocuité | |||||||
| Hémorragie majeure selon les critères TIMI* | 2,3 | 1,1 | < 0,0001 | ||||
| Autres critères d’évaluation de l’innocuité | |||||||
| Mortelles | 0,3 | 0,3 | 1,0000 | ||||
| HIC | 0,6 | 0,5 | 0,3130 | ||||
| Autres majeures | 1,6 | 0,5 | < 0,0001 | ||||
| Majeures ou mineures selon TIMI | 3,4 | 1,4 | < 0,0001 | ||||
| Majeures ou mineures ou nécessitant des soins médicaux selon TIMI | 16,6 | 7,0 | < 0,0001 | ||||
* Hémorragie majeure selon les critères TIMI : Hémorragie mortelle OU hémorragie intracrânienne OU signes cliniquement manifestes d’hémorragie associés à une baisse du taux d’hémoglobine ≥ 50 g/L, ou si le taux d’hémoglobine n’est pas connu, une baisse de l’hématocrite ≥ 15 %.
Mortelle : Hémorragie entraînant directement le décès dans les 7 jours.
HIC : Hémorragie intracrânienne.
Autre hémorragie majeure selon les critères TIMI : Hémorragie majeure selon les critères de TIMI qui n’est ni mortelle ni intracrânienne.
Hémorragie mineure selon les critères TIMI : Hémorragie cliniquement apparente associée à une baisse de l’hémoglobine de 30 à < 50 g/L ou, si le taux d’hémoglobine n’est pas connu, baisse de l’hématocrite de 9 à < 15 %.
Hémorragie nécessitant des soins médicaux selon les critères TIMI : Nécessitant une intervention OU entraînant une hospitalisation OU motivant une évaluation.
Dans l’étude PEGASUS, le taux d’hémorragies majeures selon les critères TIMI sous le ticagrélor à 60 mg deux fois par jour était supérieur au taux observé sous l’AAS seul. Le risque d’hémorragie mortelle sous le ticagrélor était semblable au risque observé sous AAS seul et le risque d’hémorragie intracrânienne, légèrement accru. Durant l’étude, il y a eu 11 (0,3 %) hémorragies mortelles sous le ticagrélor à 60 mg et 12 (0,3 %) sous AAS seul ; la plupart de ces événements étaient des hémorragies intracrâniennes et gastro-intestinales. L’augmentation du risque d’hémorragie majeure selon les critères TIMI observée sous le ticagrélor à 60 mg était principalement attribuable à une fréquence plus élevée d’autres hémorragies majeures selon les critères TIMI relevant des classes par appareil ou système « Troubles gastro-intestinaux » et « Lésions, intoxications et complications liées à une intervention ». La majorité des hémorragies majeures selon les critères TIMI ont été déclarées spontanées.
Une augmentation semblable à celle des hémorragies majeures selon les critères TIMI a été observée dans le cas des hémorragies majeures ou mineures selon les critères TIMI (voir le tableau 5) ainsi que dans le cas des hémorragies majeures selon la définition de l’étude PLATO et des hémorragies majeures ou mineures selon la définition de l’étude PLATO (voir le tableau 6). L’abandon du traitement en raison d’une hémorragie a été plus fréquent sous le ticagrélor à 60 mg que sous AAS seul (6,2 % et 1,5 %, respectivement). La majorité de ces hémorragies, par exemple, épistaxis, contusions et hématomes spontanés, ont été classées comme nécessitant des soins médicaux selon les critères TIMI. Les causes les plus fréquentes d’abandon en raison d’une hémorragie majeure selon les critères TIMI étaient des hémorragies gastro-intestinales et des hémorragies intracrâniennes traumatiques.
Le tableau 6 présente le taux global d’hémorragies selon la définition de l’étude PLATO.
| Tableau 6 ‒ Analyse de l’ensemble des hémorragies – selon la définition de l’étude PLATO | ||||||
|---|---|---|---|---|---|---|
Ticagrélor à 60 mg, 2 f.p.j. N = 6 958 | ASA seul (%) N = 6 996 | Valeur p | ||||
| Hémorragie majeure étude PLATO* | 3,5 | 1,4 | < 0,0001 | |||
| Mortelle/menaçant la vie | 2,4 | 1,1 | < 0,0001 | |||
| Autre hémorragie majeure, étude PLATO | 1,1 | 0,3 | < 0,0001 | |||
| Hémorragie majeure et mineure, étude PLATO | 15,2 | 6,2 | < 0,0001 | |||
*Hémorragie majeure mortelle/mettant la vie en danger selon la définition de l’étude PLATO : hémorragie mortelle, OU hémorragie intracrânienne, OU intrapéricardique avec tamponnade cardiaque, OU avec choc hypovolémique ou hypotension grave exigeant des vasopresseurs ou une chirurgie OU cliniquement apparente avec réduction > 50 g/L de l’hémoglobine ou, si le taux d’hémoglobine n’est pas connu, une baisse de l’hématocrite ≥ 15 % OU transfusion de ≥ 4 unités de globules rouges.
Autre hémorragie majeure selon la définition de l’étude PLATO : significativement invalidante, OU cliniquement apparente avec réduction de 30 à < 50 g/L de l’hémoglobine (ou, si le taux d’hémoglobine n’est pas connu, baisse de l’hématocrite de 9 à < 15 %), OU transfusion de 2-3 unités de globules rouges.
Autre hémorragie majeure selon la définition de l’étude PLATO : Nécessite une intervention médicale pour arrêter ou traiter l’hémorragie.
Hémorragie intracrânienne : Des HIC spontanées ont été rapportées à des taux semblables sous le ticagrélor à 60 mg et sous AAS seul (0,2 % dans les deux groupes). Les HIC traumatiques et liées à une intervention ont été plus fréquentes sous le ticagrélor à 60 mg, (n = 15 ; 0,2 %) que sous AAS seul (n = 10 ; 0,1 %). Il y a eu 6 HIC mortelles sous le ticagrélor à 60 mg et 5 sous AAS seul.
Hémorragies dans les sous-populations de patients : Le tableau des hémorragies majeures et des hémorragies majeures ou mineures selon les critères TIMI ainsi que des hémorragies majeures selon la définition de l’étude PLATO associées au ticagrélor à 60 mg était généralement le même dans les multiples sous-groupes prédéfinis (par exemple, selon l’âge, le sexe, le poids, l’origine ethnique, la région géographique, les maladies concomitantes, les traitements concomitants et les antécédents médicaux).
Hémorragies fréquentes (≥ 1 % à < 10 %) sous le ticagrélor par système ou organe :
Troubles hématologiques et du système lymphatique : troubles hémorragiques (tendance accrue aux ecchymoses, hématome spontané, diathèse hémorragique).
Troubles gastro-intestinaux : hémorragies gastro-intestinales (gingivales, rectales, hémorroïdes, ulcère gastro-intestinal).
Lésions, intoxications et complications liées à une intervention : hémorragie liée à une intervention, hémorragies traumatiques.
Troubles respiratoires, thoraciques et médiastinaux : hémorragies de l’appareil respiratoire (épistaxis, hémoptysie).
Troubles rénaux et urinaires : hémorragies des voies urinaires (hématurie, cystite hémorragique).
Troubles de la peau et du tissu sous-cutané : hémorragie sous-cutanée ou cutanée (ecchymose, hémorragie de la peau, pétéchies).
Autres manifestations indésirables
La fréquence des manifestations indésirables (sans égard au lien de causalité) rapportées chez au moins 1 % des patients traités par le ticagrélor à 60 mg en association avec de l’AAS ou par de l’AAS seul dans l’étude PEGASUS est présentée au tableau 7.
| Tableau 7 ‒ Résumé des manifestations indésirables (sans égard au lien de causalité) rapportées chez ≥ 1 % des patients des différents groupes de traitement et à une fréquence plus élevée sous Teva-Ticagrelor en association avec l’AAS que sous l’AAS seul (PEGASUS) | |||||
|---|---|---|---|---|---|
| Tableau 7 ‒ Résumé des manifestations indésirables (sans égard au lien de causalité) rapportées chez ≥ 1 % des patients des différents groupes de traitement et à une fréquence plus élevée sous Teva-Ticagrelor en association avec l’AAS que sous l’AAS seul (PEGASUS) | |||||
| Manifestation indésirable (Classe de système ou d’organe) | Ticagrélor à 60 mg N = 6 958 (%) | Placebo – ASA seul N = 6 996 (%) | |||
| Toux | 2,8 | 2,5 | |||
| Troubles de la peau et du tissu sous-cutané | |||||
| Ecchymoseb | 1,5 | 0,2 | |||
| Pruritb | 1,0 | 0,9 | |||
| Troubles vasculaires | |||||
| Hypotension | 1,4 | 1,0 | |||
| Manifestation indésirable (Classe de système ou d’organe) | Ticagrélor à 60 mg N = 6 958 (%) | Placebo – ASA seul N = 6 996 (%) | |||
| Troubles hématologiques et du système lymphatique | |||||
| Tendance accrue aux ecchymosesb | 6,0 | 0,9 | |||
| Hématome spontanéb | 3,1 | 0,6 | |||
| Troubles cardiaques | |||||
| Fibrillation auriculaire | 2,8 | 2,5 | |||
| Palpitations | 1,0 | 0,9 | |||
| Troubles auditifs et du labyrinthe | |||||
| Vertigeb | 1,1 | 1,0 | |||
| Troubles gastro-intestinaux | |||||
| Diarrhéeb | 3,3 | 2,5 | |||
| Nauséeb | 2,1 | 1,9 | |||
| Dyspepsie | 1,8 | 1,8 | |||
| Douleur abdominale | 1,3 | 1,2 | |||
| Infections et infestations | |||||
| Bronchite | 2,7 | 2,6 | |||
| Infection des voies urinaires | 2,1 | 1,9 | |||
| Sinusite | 1,1 | 1,0 | |||
| Lésions, intoxications et complications liées à une intervention | |||||
| Contusionb | 5,0 | 1,5 | |||
| Hématome traumatiqueb | 2,3 | 0,6 | |||
| Chute | 1,1 | 1,0 | |||
| Examens | |||||
| Tension artérielle accrue | 1,0 | 0,8 | |||
| Troubles métaboliques et nutritionnels | |||||
| Goutte/arthrite goutteuse/tophusb | 1,5 | 1,1 | |||
| Troubles du système nerveux | |||||
| Étourdissementsb | 4,2 | 3,7 | |||
| Syncopeb | 1,2 | 0,9 | |||
| Troubles psychiatriques | |||||
| Anxiété | 1,4 | 1,2 | |||
| Insomnie | 1,2 | 1,0 | |||
| Troubles rénaux et urinaires | |||||
| Hématurieb | 2,2 | 1,1 | |||
| Troubles de l’appareil reproducteur et des seins | |||||
| Hyperplasie bénigne de la prostate | 1,4 | 1,3 | |||
| Troubles respiratoires, thoraciques et médiastinaux | |||||
| Dyspnéea,b | 14,4 | 5,5 | |||
| Épistaxisb | 6,1 | 2,2 | |||
- a. Comprend la dyspnée, la dyspnée à l’effort et la dyspnée au repos.
- b. Ces manifestations ont également été rapportées en tant qu’effets indésirables médicamenteux (ayant un lien possible ou probable avec le ticagrélor).
Coronaropathie plus diabète de type 2, et antécédents d’intervention coronarienne percutanée (ICP)
Événements hémorragiques
Le critère de jugement principal de l’étude THEMIS eu égard à l’innocuité était les hémorragies majeures selon les critères TIMI. L’analyse de l’innocuité reposait aussi sur l’évaluation des hémorragies selon les classifications PLATO et BARC.
Dans l’essai THEMIS, les hémorragies majeures, selon les critères TIMI, ont accusé un taux plus élevé dans le groupe sous ticagrélor bid que dans le groupe sous AAS seul (respectivement 2,2 % et 1,2 % à 36 mois, p < 0,0001, selon l’estimateur de Kaplan-Meier). Cette fréquence plus élevée se caractérisait par un nombre plus élevé d’hémorragies mortelles (17 dans le groupe sous ticagrélor c. à 10 dans le groupe sous AAS) et d’hémorragies intracrâniennes (70 dans le groupe sous ticagrélor c. à 46 dans le groupe sous AAS seul). La plupart des hémorragies intracrâniennes signalées dans le groupe sous ticagrélor étaient d’origine traumatique (N = 41), le siège de la lésion étant le plus souvent l’espace sous-dural (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
La fréquence d’hémorragies majeures, selon les critères TIMI, a également été plus élevée avec le ticagrélor qu’avec l’AAS seul au sein du sous-groupe de patients ayant des antécédents d’ICP (Tableau 8). Quelques événements hémorragiques, peu nombreux, ont été mortels chez 6 patients sous ticagrélor en association avec l’AAS et chez 6 patients sous AAS seul. Le nombre de patients ayant eu une hémorragie intracrânienne s’est élevé à 33 dans le groupe sous ticagrélor plus AAS et à 31 chez les patients sous AAS seul, ce qui correspond à des taux respectifs de 0,7 % et 0,6 % (p = 0,4545) selon l’estimateur de K-M. Les taux d’hémorragies mortelles et d’hémorragies intracrâniennes étaient cependant semblables dans les deux groupes de traitement. Parmi les cas d’hémorragie intracrânienne signalés dans le groupe sous ticagrélor,
23 étaient de nature traumatique et 10 étaient spontanés. Par conséquent, l’augmentation du risque d’hémorragie majeure selon les critères TIMI observée avec le ticagrélor était principalement attribuable à une fréquence plus élevée d’événements se rangeant dans les catégories « troubles gastro-intestinaux » et « blessure, empoisonnement et complications interventionnelles » de la classification par discipline médicale (SOC).
Tableau 8 – Analyse des événements hémorragiques – Taux d’hémorragies par traitement après 36 mois dans le sous-groupe de patients de l’étude THEMIS ayant des antécédents d’ICP, selon l’estimateur de Kaplan-Meier (« analyse selon le protocole »)
| Critère de jugement de l’innocuité | Ticagrélor bid plus AAS N = 5536 Taux (%) selon KM | AAS seul N = 5564 % K-M | RRI (IC95 %) | Valeur p | |
|---|---|---|---|---|---|
| Catégorie d’hémorragie, critères TIMI | |||||
| Majeure | 2,4 % | 1,3 % | 2,03 (1,48 –2,76) | < 0,0001 | |
| Majeure ou mineure | 3,4 % | 1,7 % | 2,23 (1,70 – 2,92) | < 0,0001 | |
| Majeure ou mineure ou nécessitant des soins médicaux | 13,1 % | 6,3 % | 2,28 (1,99 – 2,62) | < 0,0001 | |
| Catégorie d’hémorragie, critères PLATO | |||||
| Majeure | 3,8 % | 1,9 % | 2,22 (1,72 – 2,86) | < 0,0001 | |
| Mortelle/Menaçant le pronostic vital | 2,5 % | 1,3 % | 2,10 (1,54 – 2,86) | < 0,0001 | |
| Autres hémorragies majeures | 1,5 % | 0,6 % | 2,53 (1,64 – 3,93) | < 0,0001 | |
Définition des catégories d’hémorragie
Hémorragie majeure selon les critères TIMI : Hémorragie mortelle OU hémorragie intracrânienne OU signes cliniques manifestes d’hémorragie associés à une chute de ≥ 50 g/L du taux d’hémoglobine ou, si l’hémoglobinémie n’est pas connue, baisse de l’hématocrite de 15 %.
Hémorragie liée à un pontage aortocoronarien : Hémorragie mortelle OU hémorragie intracrânienne périopératoire ou nouvelle intervention après la fermeture de l’incision pratiquée lors d’une sternotomie visant à maîtriser l’hémorragie, ou transfusion de ≥ 5 unités de sang complet ou de concentré de globules rouges en 48 heures (l’autotransfusion à l’aide du système « Cell Saver » n’a pas été prise en considération dans le calcul des produits sanguins) ou volume de drainage thoracique > 2 L sur une période de 24 heures.
Hémorragie mineure selon les critères TIMI : Hémorragie cliniquement visible associée à une chute du taux d’hémoglobine de 30 à 50 g/L OU baisse de l’hématocrite ≥ 10 % mais < 15 % OU, en l’absence de perte de sang observable, diminution de l’hémoglobinémie de ≥ 40 g/L ou baisse de l’hématocrite de ≥ 12 %.
Hémorragie nécessitant des soins médicaux selon les critères TIMI : Hémorragie commandant une intervention OU entraînant une hospitalisation OU nécessitant une évaluation.
Hémorragie majeure mortelle/menaçant le pronostic vital selon les critères PLATO : Hémorragie mortelle OU intracrânienne OU intrapéricardique avec tamponnade cardiaque OU choc hypovolémique ou hypotension grave nécessitant l’administration de vasopresseurs/inotropes ou une intervention chirurgicale OU hémorragie cliniquement visible avec diminution de ≥ 50 g/L du taux d’hémoglobine OU ayant imposé la transfusion de ≥ 4 unités de globules rouges.
Le nombre d’abandons du médicament à l’étude en raison d’événement hémorragique chez les patients ayant des antécédents d’ICP a été plus élevé dans le groupe sous ticagrélor que dans le groupe sous AAS seul (4,7 % et 1,3 % des patients, respectivement). L’épistaxis et la tendance accrue aux contusions ont été les événements hémorragiques les plus fréquents à avoir entraîné l’arrêt du traitement par le ticagrélor.
Hémorragies dans les sous-populations de patients : Le profil hémorragique observé avec le ticagrélor était généralement le même dans les divers sous-groupes prédéfinis (p. ex. selon l’âge, le sexe, le poids, l’origine ethnique, la région géographique, les maladies concomitantes, les traitements concomitants et les antécédents médicaux).
Autres événements indésirables : Dans le protocole de l’essai THEMIS, seuls les événements indésirables graves, les abandons en raison d’événement indésirable et les événements indésirables d’intérêt particulier ont été inclus dans la collecte des données sur les effets indésirables. Les données sur les effets indésirables recueillies dans l’essai THEMIS semblent cadrer avec celles des essais PLATO et PEGASUS.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques (< 1 %)
Syndrome coronarien aigu
Peu fréquents (≥ 0,1 % à < 1 %)
Troubles oculaires : Hémorragie oculaire (intraoculaire, conjonctivale, rétinienne)
Troubles gastro-intestinaux : Gastrite, hémorragie rétropéritonéale
Troubles du système nerveux : Hémorragie intracrânienne (peut être mortelle ou mettre la vie en danger), confusion, paresthésie
Troubles respiratoires, thoraciques et médiastinaux : Hémoptysie
Rares (≥ 0,01 % à < 0,1 %)
Troubles musculo-squelettiques, du tissu conjonctif et des os : Hémarthrose
Antécédents d’infarctus du myocarde (≥ 1 an)
Troubles hématologiques et du système lymphatique : Anémie
Troubles auditifs et du labyrinthe : Hémorragie de l’oreille
Troubles oculaires : Hémorragie oculaire (intraoculaire, conjonctivale, rétinienne)
Troubles gastro-intestinaux : Gastrite érosive
Troubles musculosquelettiques, du tissu conjonctif et des os : Hémorragies musculaires (hémarthrose, hémorragie musculaire)
Tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) : Hémorragies tumorales (saignements liés à un cancer de la vessie, un cancer de l’estomac, un cancer du côlon)
Troubles du système nerveux : Hémorragie intracrânienne (peut être mortelle ou mettre la vie en danger), perte de conscience
Troubles psychiatriques : Confusion
Troubles rénaux et urinaires : Lithiase rénale et calcul urinaire (vésical, urétéral, urétral)
Troubles de l’appareil reproducteur et des seins : Hémorragies de l’appareil reproducteur (hémorragie vaginale, hémospermie, saignement postménopausique)
Troubles respiratoires, thoraciques et médiastinaux : Fibrose pulmonaire, hypertension pulmonaire
Troubles de la peau et du tissu sous-cutané : Purpura
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Syndrome coronarien aigu
Tableau 9 – Nombre (%) de patients présentant une hausse de la créatininémie et une hyperuricémie (PLATO)
| Nombre de patients (%) | ||||||
|---|---|---|---|---|---|---|
| Résultats biochimiques anormaux | Ticagrélor à 90 mg 2 f.p.j. (N = 9 235) | Clopidogrel à 75 mg 2 f.p.j. (N = 9 186) | ||||
| Hausse de la créatininea | 335 (8,3 %) | 271 (6,7 %) | ||||
| Hyperuricémieb | 889 (22,1 %) | 537 (13,3 %) | ||||
Dérivé d’observations de laboratoire.
a. Augmentation de la créatininémie : > 50 % par rapport à la valeur initiale chez les patients pour lesquels il y avait des résultats d’analyses de laboratoire (ticagrélor à 90 mg 2 f.p.j. [N = 4031] ; clopidogrel à 75 mg 1 f.p.j. [N = 4035])
b. Hyperuricémie : hausse de l’acide urique de ≤ LSN au départ à > LSN chez les patients pour lesquels il y avait des résultats d’analyses de laboratoire (ticagrélor à 90 mg 2 f.p.j. [N = 4031] ; clopidogrel à 75 mg 1 f.p.j. [N = 4035])
Les limites supérieures de la normale (LSN) fournies par le laboratoire central sont :
8,0 mg/dL chez les hommes (≤ 90 ans), 8,3 mg/dL chez les hommes (> 90 ans)
6,9 mg/dL chez les femmes (≤ 65 ans), 7,3 mg/dL chez les femmes (66-90 ans), 7,7 mg/dL chez les femmes (> 90 ans)
Antécédents d’infarctus du myocarde (≥ 1 an)
Tableau 10 – Nombre (%) de patients présentant une hausse de la créatininémie, une hyperuricémie et une baisse du taux d’hémoglobine (PEGASUS)
| Nombre de patients (%) | |||||
|---|---|---|---|---|---|
| Résultats biochimiques anormaux | Ticagrélor à 60 mg 2 f.p.j. (N = 6958) | ASA seul (N = 6996) | |||
| Hausse de la créatininémiea | 243 (3,9 %) | 234 (3,6 %) | |||
| Hyperuricémieb | 444 (9,1 %) | 296 (5,7 %) | |||
| Baisse du taux d’hémoglobinec | 637 (11,4 %) | 460 (7,7 %) | |||
Dérivé d’observations de laboratoire :
- a. Augmentation de la créatininémie : > 50 % par rapport à la valeur initiale chez les patients pour lesquels il y avait des résultats d’analyses de laboratoire (ticagrélor à 60 mg [n = 6240] ; AAS seul [n = 6543])
- b. Hyperuricémie : hausse de l’acide urique de ≤ LSN au départ à > LSN chez les patients pour lesquels il y avait des résultats d’analyses de laboratoire (ticagrélor à 60 mg [n = 4857] ; AAS seul [n = 5229])
Les limites supérieures de la normale (LSN), fournies par le laboratoire central sont :
8,0 mg/dL chez les hommes (≤ 90 ans), 8,3 mg/dL chez les hommes (> 90 ans)
6,9 mg/dL chez les femmes (≤ 65 ans), 7,3 mg/dL chez les femmes (66-90 ans), 7,7 mg/dL chez les femmes (> 90 ans)
- c. valeur ≥ LIN au départ et toute valeur < LIN durant le traitement ; le dénominateur est le nombre de patients pour lesquels il y a une mesure du taux d’hémoglobine au départ et au moins une pendant le traitement (ticagrélor à 60 mg [n = 5595] ; AAS seul [n = 5976])
Les limites inférieures de la normale (LIN) fournies par le laboratoire central sont :
130 g/L pour les hommes (≤ 65 ans) ; 126 g/L pour les hommes (> 65 ans)
116 g/L pour les femmes (≤ 65 ans) ; 110 g/L pour les femmes (> 65 ans)
Patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’ICP
Le protocole de l’essai THEMIS ne prévoyait pas de collecte des paramètres de laboratoire durant la période de traitement après répartition aléatoire, ce qui explique l’absence de tableau des variations cliniquement significatives des résultats des épreuves de laboratoire pour les patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’ICP.
8.5 Effets indésirables signalés après la commercialisation du produit
Les effets indésirables suivants ont été notés après l’homologation du ticagrélor. Étant donné que ces effets sont rapportés volontairement au sein d'une population de taille inconnue, il n'est pas toujours possible d'en estimer la fréquence de manière fiable.
Troubles sanguins : Purpura thrombocytopénique thrombotique (voir Effets hématologiques)
Troubles cardiaques : bradyarythmie, bloc AV du deuxième degré, bloc AV du troisième degré (voir Effets cardiovasculaires).
Troubles du système immunitaire : réactions d’hypersensibilité, y compris un œdème de Quincke (voir 2 CONTRE-INDICATIONS)
Troubles du système nerveux : Apnée centrale du sommeil, y compris une respiration de Cheyne-Stokes (voir Effets neurologiques)
Troubles de la peau et du tissu sous-cutané : urticaire, éruption cutanée
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
|
|---|
9.2 Aperçu des interactions médicamenteuses
Les isoenzymes 3A4/5 du cytochrome P450 (CYP) sont les principales enzymes responsables du métabolisme du ticagrélor et de la formation du métabolite actif. Les données de pharmacologie clinique et in vitro montrent qu’il existe une interaction complexe entre le ticagrélor et les isoenzymes CYP 3A4/5. En fait, selon le substrat, il a été démontré que le ticagrélor et son métabolite actif inhibaient ou stimulaient faiblement les CYP 3A4/5 (voir 10.3 Pharmacocinétique). Les enzymes 1A2, 2C19 et 2E1 du CYP ne contribuent pas de manière significative au métabolisme du ticagrélor in vitro. Le ticagrélor est également un substrat et un faible inhibiteur de la glycoprotéine P. In vitro, il a été démontré que le ticagrélor inhibe la protéine de résistance au traitement du cancer du sein (BCRP).
9.3 Interactions médicament-comportement
Les interactions avec le comportement n’ont pas été étudiées.
9.4 Interactions médicament-médicament
La liste de médicaments de ce tableau se base soit sur des rapports ou des études sur les interactions médicamenteuses, soit sur des interactions possibles dont la gravité et l’ampleur sont prévisibles (c.-à-d. celles qui constituent des contre-indications).
| Tableau 11 ‒ Interactions médicament-médicament établies ou possibles | ||||||
|---|---|---|---|---|---|---|
| Dénomination commune | Référence | Effet | Commentaire clinique | |||
| Kétoconazole, un inhibiteur puissant du CYP 3A4 | EC | L’administration concomitante de kétoconazole et de ticagrélor a multiplié par 2,4 la concentration plasmatique maximale (Cmax) du ticagrélor et par 7,3 son aire sous la courbe (ASC). La Cmax et l’ASC de son métabolite actif ont été réduites de 89 % et de 56 %, respectivement. | Les autres inhibiteurs puissants du CYP 3A4 (clarithromycine, néfazadone, ritonavir et atazanavir), qui auraient probablement des effets similaires, sont contre-indiqués en concomitance avec Teva-Ticagrelor (voir 2 CONTRE-INDICATIONS et Généralités). | |||
| Diltiazem, un inhibiteur modéré du CYP 3A4 | EC | L’administration concomitante de diltiazem et de ticagrélor a augmenté de 69 % la Cmax du ticagrélor et de 174 % son ASC, et elle a abaissé de 38 % la Cmax de son métabolite actif, tandis que l’ASC de celui-ci est demeurée inchangée. Le ticagrélor n’a eu aucun effet sur les concentrations plasmatiques de diltiazem. | Les autres inhibiteurs modérés du CYP 3A4 (p. ex. amprénavir, aprépitant, érythromycine, fluconazole et vérapamil) auraient probablement des effets similaires. Comme ces variations de l’exposition ne sont pas considérées comme cliniquement significatives, ces médicaments peuvent donc être administrés en concomitance avec Teva-Ticagrelor. | |||
| Inducteurs du CYP 3A4, y compris la rifampine | EC | L’administration concomitante de rifampine et de ticagrélor a diminué de 73 % la Cmax du ticagrélor et de 86 % son ASC. La Cmax de son métabolite actif est demeurée inchangée et l’ASC de celui-ci a diminué de 46 %. | D’autres inducteurs puissants du CYP 3A4 (p. ex. phénytoïne, carbamazépine et phénobarbital) et potentiellement des inducteurs faibles à modérés (p. ex. dexaméthasone) pourraient également diminuer l’exposition au ticagrélor et entraîner une réduction de l’efficacité de Teva-Ticagrelor. D’autres traitements devraient être envisagés. | |||
| Tableau 11 ‒ Interactions médicament-médicament établies ou possibles | ||||||
| Dénomination commune | Référence | Effet | Commentaire clinique | |||
| Cyclosporine, un inhibiteur de la P-gp et du CYP3A4 | EC | L’administration concomitante de cyclosporine (600 mg) et de ticagrélor a multiplié par 2,3 la Cmax du ticagrélor et par 2,8 son ASC. L’ASC du métabolite actif a été augmentée de 32 % et sa Cmax a été réduite de 15 % en présence de cyclosporine. Le ticagrélor n’a pas eu d’effet sur les concentrations sanguines de cyclosporine. | Si l’on ne peut éviter l’administration de l’association, procéder avec prudence. | |||
| Héparine, énoxaparine, acide acétylsalicylique (AAS) | EC | L’administration concomitante de ticagrélor et d’héparine, d’énoxaparine et d’AAS n’a eu aucun effet sur la concentration plasmatique du ticagrélor ou de son métabolite actif. L’administration concomitante de ticagrélor et d’héparine n’a eu aucun effet sur l’héparine d’après la mesure du temps de céphaline activé et du temps de coagulation activé. L’administration concomitante de ticagrélor et d’énoxaparine n’a eu aucun effet sur l’énoxaparine d’après le dosage du facteur Xa. | ||||
| Substrats du CYP3A4/5 ayant une marge thérapeutique étroite | EC | Le ticagrélor et son métabolite actif ont la capacité d’inhiber ou de stimuler faiblement les CYP 3A4/5. | L’administration concomitante de Teva-Ticagrelor et de substrats des CYP 3A4/5 ayant une marge thérapeutique étroite n’est pas recommandée. Le traitement par Teva-Ticagrelor doit être interrompu puis repris lorsque le traitement par le substrat du CYP3A4/5 n’est plus nécessaire. | |||
| Tableau 11 ‒ Interactions médicament-médicament établies ou possibles | ||||||
| Dénomination commune | Référence | Effet | Commentaire clinique | |||
| Simvastatine | EC | L’administration concomitante de ticagrélor et de simvastatine a augmenté de 81 % la Cmax de la simvastatine et de 56 % son ASC, et elle a augmenté de 64 % la Cmax de la simvastatine acide et de 52 % son ASC, les valeurs étant de 2 à 3 fois plus élevées dans certains cas. La simvastatine n’a pas eu d’effet sur les concentrations plasmatiques du ticagrélor. | Il convient de prendre en considération la signification clinique de l’ampleur et de la portée des variations quant à l’exposition chez les patients ayant besoin d’une dose de simvastatine supérieure à 40 mg. Il est possible que le ticagrélor ait un effet similaire sur la lovastatine. | |||
| Atorvastatine | EC | L’administration concomitante d’atorvastatine et de ticagrélor a augmenté de 23 % la Cmax de l’atorvastatine acide et de 36 % son ASC. Des augmentations similaires de l’ASC et de la Cmax ont été observées pour tous les métabolites acides de l’atorvastatine. | Ces augmentations ne sont pas considérées comme cliniquement significatives. | |||
| Rosuvastatine (substrat de la BCRP) | CT | Dans le cas d’une administration concomitante, il a été démontré que le ticagrélor augmente les concentrations de la rosuvastatine. | L’augmentation des concentrations de rosuvastatine peut accroître le risque de myopathie, y compris la rhabdomyolyse. Il convient de tenir compte des bienfaits de la prévention d’événements cardiovasculaires indésirables majeurs liés à l’emploi de la rosuvastatine et des risques associés à une hausse des concentrations plasmatiques de rosuvastatine. | |||
| Tolbutamide, un substrat du CYP2C9 | EC | L’administration concomitante de ticagrélor et de tolbutamide n’a entraîné aucune variation de la concentration plasmatique de ces médicaments. | Le ticagrélor n’est pas un inhibiteur du CYP 2C9 et il est peu susceptible d’altérer la biotransformation d’autres médicaments métabolisés par le CYP 2C9. | |||
| Tableau 11 ‒ Interactions médicament-médicament établies ou possibles | ||||||
| Dénomination commune | Référence | Effet | Commentaire clinique | |||
| Warfarine | T | Aucune étude portant sur l’interaction médicamenteuse avec la warfarine n’a été réalisée. Comme c’est le cas avec les autres traitements antiplaquettaires oraux, il existe un risque accru de saignement. | Il faut procéder avec prudence lors de l’administration concomitante de warfarine et de Teva-Ticagrelor (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités). | |||
| Contraceptifs oraux | EC | L’administration concomitante de ticagrélor et de lévonorgestrel et d’éthinylœstradiol a augmenté l’exposition à l’éthinylœstradiol d’environ 20 %, mais n’a pas eu d’effet sur la pharmacocinétique du lévonorgestrel. | On ne s’attend à aucun effet d’importance clinique sur l’efficacité des contraceptifs oraux lorsque le lévonorgestrel et l’éthinylœstradiol sont administrés en concomitance avec Teva-Ticagrelor. | |||
| Digoxine (substrat de la glycoprotéine P) | EC | L’administration concomitante de ticagrélor a augmenté de 75 % la Cmax de la digoxine et de 28 % son ASC. | Une surveillance appropriée de l’état clinique et/ou des résultats d’épreuves de laboratoire est recommandée lors de l’administration concomitante de Teva-Ticagrelor et de médicaments dépendants de la glycoprotéine P ayant une marge thérapeutique étroite, tels que la digoxine. | |||
| Morphine | EC | L’administration concomitante de morphine et de ticagrélor a diminué d’environ 35 % l’ASC du ticagrélor. | Exposition retardée et diminuée aux inhibiteurs du P2Y12 par voie orale. Cette interaction pourrait être liée à une réduction de la motilité gastro-intestinale et s’appliquer à d’autres opioïdes. La pertinence clinique est inconnue ; toutefois, les données indiquent la possibilité d’une réduction de l’efficacité du ticagrélor chez les patients recevant du ticagrélor et de la morphine en concomitance. | |||
Légende : C = étude de cas ; EC = essai clinique ; T = données théoriques
Dans les études cliniques, le ticagrélor a couramment été administré en concomitance avec de l’AAS, de l’héparine, de l’héparine de faible poids moléculaire, des inhibiteurs de la GpIIb/IIIa administrés par voie intraveineuse, des inhibiteurs de la pompe à protons, des statines, des bêtabloquants, des inhibiteurs de l’enzyme de conversion de l’angiotensine et des antagonistes des récepteurs de l’angiotensine au besoin, pour traiter des affections concomitantes. Ces études n’ont mis en évidence aucun signe d’interactions indésirables d’importance clinique.
9.5 Interactions médicament-aliments
Dans une étude effectuée chez des sujets sains, l’ingestion d’un repas riche en lipides n’a eu aucun effet sur la Cmax du ticagrélor ou l’ASC de son métabolite actif, mais a entraîné une augmentation de 21 % de l’ASC du ticagrélor et une diminution de 22 % de la Cmax de son métabolite actif. La portée clinique de ces variations est considérée comme minime. Le ticagrélor a été administré sans égard à la prise de nourriture dans les études PLATO, PEGASUS et THEMIS. Par conséquent, Teva-Ticagrelor peut être administré avec ou sans aliments.
Interaction avec le jus de pamplemousse : L’ingestion de 600 mL de jus de pamplemousse pendant quatre jours a augmenté de 65 % la Cmax du ticagrélor et de 121 % son ASC et elle a réduit de 45 % la Cmax du métabolite actif du ticagrélor et de 14 % son ASC. La demi-vie d’élimination du ticagrélor a été prolongée, passant de 6,7 heures à 7,2 heures, ainsi que celle de son métabolite actif, qui est passée de 8,2 heures à 12 heures. Ces variations de l’exposition, malgré qu’elles aient légèrement retardé le rétablissement de la réactivité plaquettaire, ne devraient pas provoquer de hausse appréciable du risque d’hémorragie chez la plupart des patients. Voir Chirurgie, pour l’arrêt du traitement par Teva-Ticagrelor et le risque d’hémorragie dans le contexte d’une intervention chirurgicale.
9.6 Interactions médicament‒plantes médicinales
On n’a pas étudié les interactions avec des produits à base de plantes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
Des résultats faux négatifs obtenus avec l’analyse de la fonction plaquettaire pour thrombocytopénie induite par l’héparine (TIH) ont été signalés chez les patients recevant du ticagrélor.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Teva-Ticagrelor (ticagrélor), un membre de la classe chimique des cyclopentyl-triazolopyrimidines (CPTP), est un antagoniste sélectif à action directe du récepteur P2Y12 et à liaison réversible, administré par voie orale, qui prévient l’activation et l’agrégation plaquettaires induites par l’adénosine diphosphate (ADP) et dépendantes du récepteur P2Y12. Le ticagrélor ne bloque pas la liaison de l’ADP, mais il empêche la transduction du signal induite par l’ADP lorsqu’il se lie au récepteur P2Y12. En effet, on a montré que le ticagrélor et son métabolite actif, l’AR-C124910XX, déplacent de façon semblable un ligand radioactif spécifique des récepteurs P2Y12 situés à la surface de plaquettes humaines lavées in vitro, les valeurs respectives de leur Ki étant de 2,0 nM et 2,5 nM. Le ticagrélor produit une inhibition proportionnelle à sa concentration de l’agrégation plaquettaire induite par l’ADP de plaquettes lavées en suspension provenant d’humains et de rats. Il inhibe également l’agrégation plaquettaire induite par l’ADP dans du plasma humain riche en plaquettes ainsi que dans du sang complet de sujets humains et de marmousets. L’agrégation plaquettaire induite par l’ADP mesurée ex vivo ainsi que la thrombose artérielle dynamique dans une artère fémorale lésée ont également été réduites après l’administration de ticagrélor par voie intraveineuse à des chiens Beagle anesthésiés. Le principal métabolite circulant du ticagrélor, l’AR-C124910XX O-déséthylé, présentait une activité pharmacologique comparable à celle de la molécule mère.
Comme les plaquettes participent à l’apparition ou à l’évolution des complications thrombotiques de l’athérosclérose, il a été démontré que l’inhibition de la fonction plaquettaire réduit le risque d’événements cardiovasculaires tels que le décès, l’infarctus du myocarde ou l’accident vasculaire cérébral.
Effets sur le système de l’adénosine
Des données probantes portent également à croire que le ticagrélor réduit la captation cellulaire de l’adénosine et prolonge la demi-vie de ce nucléotide, augmentant par le fait même les taux endogènes d’adénosine, par l’inhibition puissante, dépendante de la concentration et réversible du transporteur de nucléosides équilibrant de type I (ENT-1). L’affinité du ticagrélor pour l’ENT-1 a été établie à 41 nM. Le principal métabolite circulant du ticagrélor, l’AR-C124910XX, dont l’affinité pour le récepteur P2Y12 s’est révélée similaire à celle du ticagrélor, montre une faible affinité pour l’ENT-1, à 330 nM. La pertinence clinique de l’augmentation des concentrations d’adénosine provoquée par le ticagrélor quant à l’innocuité et à l’efficacité du ticagrélor n’a pas encore été démontrée.
Effet sur l’absorption d’acide urique
On a montré que le ticagrélor, l’AR-C124910 (métabolite actif) et l’AR-C133913 (métabolite inactif) exerçaient un effet inhibiteur sur l’absorption d’acide urique dépendant de l’OAT-3 (Ki : AZD6140 : 4,9 µM ; AR-C124910 : 16,3 μM ; AR-C133913 : 13,4 μM). Ces trois molécules ont également un faible effet inhibiteur sur l’absorption d’acide urique par l’URAT1. Ces observations portent à croire que le ticagrélor et ses métabolites pourraient perturber le transport rénal de l’acide urique, ce qui concorde avec l’observation que les patients recevant du ticagrélor sont à risque accru d’hyperuricémie.
10.2 Pharmacodynamie
L’inhibition de l’agrégation plaquettaire (IAP) médiée par le ticagrélor augmente avec la hausse des concentrations plasmatiques du ticagrélor et de son métabolite actif (AR-C124910XX) jusqu’à l’atteinte d’une inhibition presque complète. L’IAP diminue graduellement à mesure que baissent les concentrations plasmatiques du ticagrélor et de son métabolite actif, étant donné que l’IAP due au ticagrélor est réversible. Le ticagrélor se liant de manière réversible au récepteur P2Y12, on s’attend à ce que le rétablissement de la fonction plaquettaire soit dépendant des concentrations plasmatiques du ticagrélor et de son métabolite actif et non du remplacement des plaquettes irréversiblement inhibées, comme c’est le cas avec les antiplaquettaires de la classe des thiénopyridines.
L’IAP produite par le ticagrélor est généralement indépendante de facteurs tels que la race, la présence d’affections hépatiques ou rénales, ou l’administration concomitante d’AAS, d’héparine et d’énoxaparine.
Début d’action
Chez les patients atteints d’une coronaropathie stable et prenant de l’AAS, le ticagrélor affiche un début d’action (IAP) rapide (Figure 1). L’IAP moyenne induite par le ticagrélor 30 minutes après l’administration d’une dose d’attaque de 180 mg est d’environ 41 %, une valeur comparable à l’effet maximal du clopidogrel (600 mg), qui se situe à 50 % après 8 heures. L’IAP finale était supérieure à 70 % 2 heures après la dose chez 90 % des patients comparativement à 16 % des patients qui recevaient le clopidogrel. L’IAP maximale du ticagrélor, d’environ 88 %, est atteinte après environ 2 heures, et une IAP de 87 à 89 % se maintient pendant 2 à 8 heures.
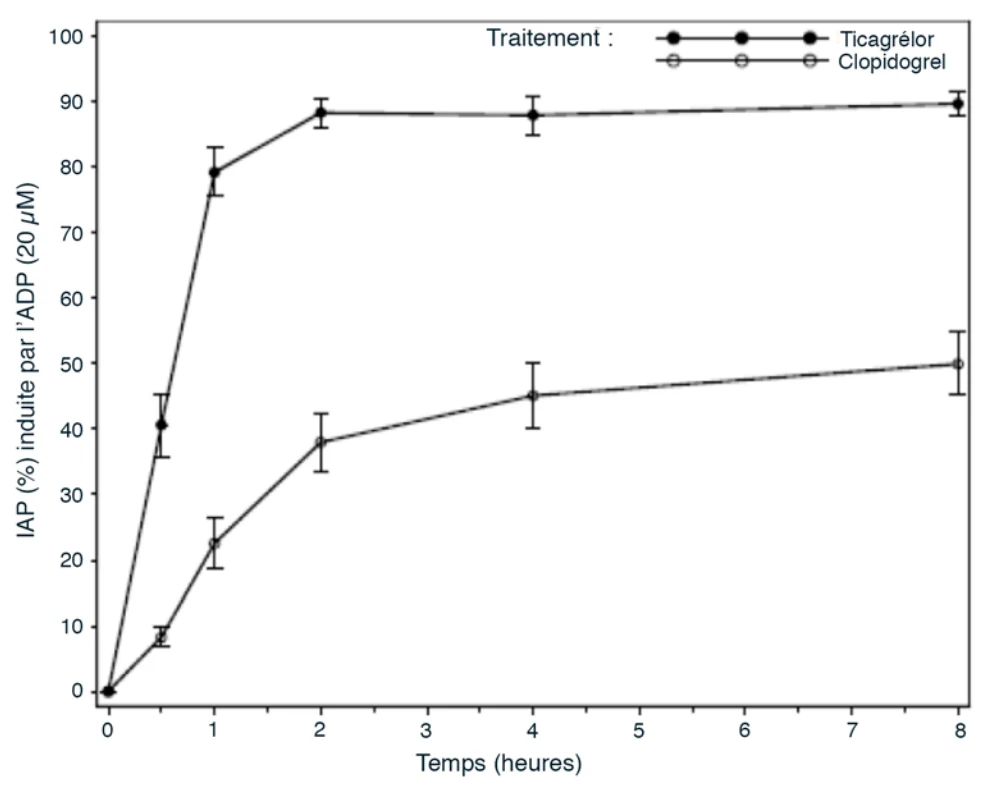
Figure 1 ‒ IAP moyenne finale (± ET) après une dose orale unique de 180 mg de ticagrélor ou de 600 mg de clopidogrel chez des patients présentant une coronaropathie stable.
Arrêt de l’action
Une fois que les concentrations de ticagrélor et de son métabolite actif ont diminué pour atteindre un niveau inférieur à celui qui est nécessaire à la saturation des récepteurs, l’IAP diminue graduellement à mesure que baissent les concentrations plasmatiques du ticagrélor. Étant donné que le ticagrélor se lie de manière réversible, le rétablissement de la fonction plaquettaire ne dépend pas du remplacement des plaquettes. L’arrêt de l’IAP se produit plus rapidement sous ticagrélor que sous clopidogrel comme le montre la pente de l’arrêt de l’action entre 4 et 72 heures après la dernière dose (voir Considérations périopératoires).
Le degré final d’IAP durant l’intervalle posologique à la dose de 90 mg deux fois par jour est d’environ 20 à 30 % (différence absolue) plus élevé sous ticagrélor que sous clopidogrel (75 mg une fois par jour). Toutefois, 24 heures après la dernière dose d’entretien, l’IAP est semblable sous ticagrélor (58 %) et sous clopidogrel (52 %), ce qui indique que les patients qui sautent une dose de ticagrélor auraient un degré d’IAP comparable à celui des patients traités une fois par jour par le clopidogrel (Figure 2).
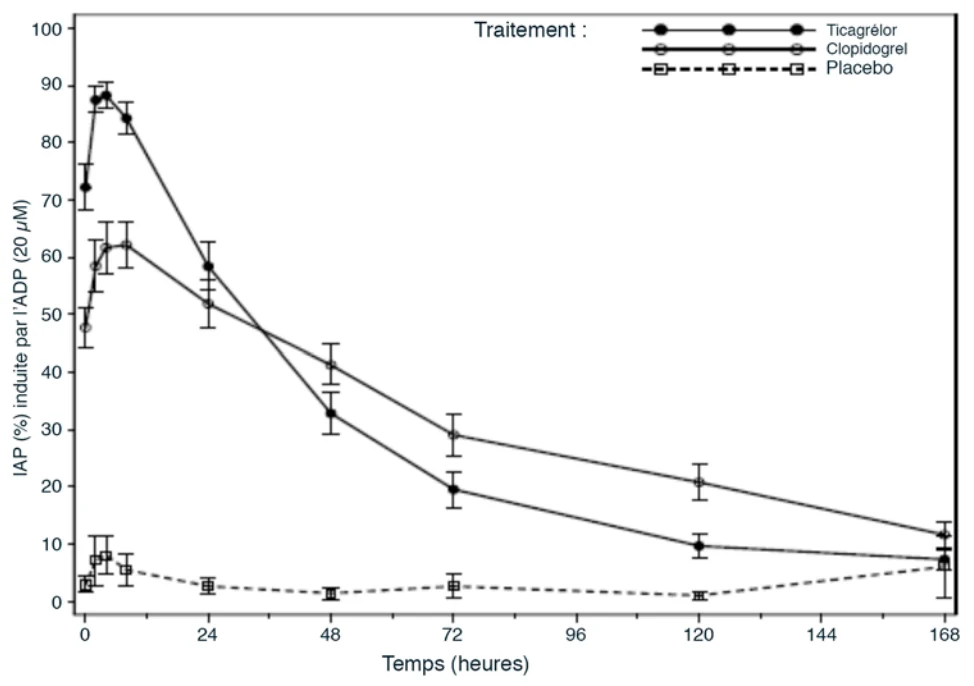
Figure 2 ‒ IAP moyenne finale (± ET) après la dernière dose d’entretien de 90 mg, deux fois par jour, de ticagrélor ou de 75 mg, une fois par jour, de clopidogrel ou d’un placebo.
Sujets répondants au ticagrélor
L’IAP induite par le ticagrélor est moins variable avec la dose de 90 mg, deux fois par jour, que celle observée avec le clopidogrel à 75 mg une fois par jour. Les patients atteints d’une coronaropathie stable qui présentaient une faible IAP en réponse au clopidogrel (ne répondant pas au traitement) et recevaient une dose concomitante d’AAS, ont affiché une IAP moyenne plus marquée après l’administration de ticagrélor qu’après la prise de clopidogrel.
Données sur le changement de traitement
Le passage du clopidogrel à 75 mg une fois par jour au ticagrélor à 90 mg deux fois par jour se traduit par une augmentation absolue de l’IAP de 26,4 % et le passage de ticagrélor au clopidogrel, par une diminution absolue de l’IAP de 24,5 %. Les patients peuvent passer du clopidogrel à Teva-Ticagrelor sans interruption de l’effet antiplaquettaire (voir 4 POSOLOGIE ET ADMINISTRATION).
10.3 Pharmacocinétique
Le ticagrélor affiche une pharmacocinétique linéaire. L’exposition au ticagrélor et à son métabolite actif est à peu près proportionnelle à la dose.
Les principaux paramètres pharmacocinétiques du ticagrélor sont présentés dans le tableau ci-dessous.
Tableau 12 – Résumé des paramètres pharmacocinétiques du ticagrélor
| Cmax (ng/mL) | Tmax (h) | t½ (h) | ASC0-∞ (ng·h/mL) | CL (L/h)* | Vss (L)* | |
|---|---|---|---|---|---|---|
| Moyenne de doses orales uniques (90 mg) | 500 | 1,5 | 6,9 | 2 233 | 14,2 | 87,5 |
* Après une dose intraveineuse unique de 15 mg de ticagrélor
Absorption
L’absorption du ticagrélor est rapide, le temps médian pour atteindre la concentration plasmatique maximale (tmax) étant d’environ 1,5 heure. La formation du principal métabolite circulant du ticagrélor, l’AR-C124910XX (aussi actif), est rapide, le tmax médian étant d’environ 2,5 heures. La Cmax et l’ASC du ticagrélor et de son métabolite actif augmentent à peu près proportionnellement à la dose dans l’intervalle de doses étudié (de 30 à 1260 mg). La pharmacocinétique du ticagrélor et de l’AR-C124910XX chez les patients ayant des antécédents d’IM (> 1 an) était généralement semblable à celle notée dans la population de patients présentant un SCA. Selon une analyse pharmacocinétique de population de l’étude PEGASUS, la Cmax médiane du ticagrélor à 60 mg était de 391 ng/mL et son ASC, de 3801 ng*h/mL à l’état d’équilibre. À la dose de 90 mg, la Cmax du ticagrélor était de 627 ng/mL et l’ASC, de 6255 ng*h/mL à l’état d’équilibre.
La biodisponibilité absolue moyenne du ticagrélor a été estimée à 36 % (intervalle de 25,4 à 64,0 %). Dans une étude effectuée chez des sujets sains, l’ingestion d’un repas riche en lipides n’a eu aucun effet sur la Cmax du ticagrélor ou l’ASC de son métabolite actif, mais a produit une augmentation de 21 % de l’ASC du ticagrélor et une diminution de 22 % de la Cmax de son métabolite actif. La portée clinique de ces variations est considérée comme minime. Le ticagrélor a été administré sans égard à la prise de nourriture dans l’étude PLATO. Par conséquent, Teva-Ticagrelor peut être administré avec ou sans aliments.
Le ticagrélor sous forme de comprimés broyés mélangés avec de l’eau, administré par voie orale ou par une sonde nasogastrique dans l’estomac à 36 volontaires sains, s’est révélé bioéquivalent au ticagrélor en comprimés entiers. L’ASC et la Cmax du ticagrélor et de son métabolite actif étaient bien à l’intérieur de l’intervalle de 80 à 125 % requis pour démontrer la bioéquivalence. L’exposition initiale (0,5 heure et 1 heure après l’administration) au ticagrélor en comprimés broyés mélangés avec de l’eau était plus élevée que celle observée avec les comprimés entiers, mais les profils de concentrations étaient généralement identiques par la suite (2 à 48 heures).
Distribution
Le volume de distribution du ticagrélor à l’état d’équilibre est de 87,5 L. Le ticagrélor et son métabolite actif se lient fortement aux protéines plasmatiques humaines (> 99 %).
On a constaté que le ticagrélor est largement distribué dans les tissus chez le rat, et les principaux organes en cause sont ceux associés au métabolisme et à l’élimination (foie, pancréas et rein) ainsi que les tissus glandulaires (surrénales et hypophyse), mais il ne semble y avoir aucune accumulation.
Métabolisme
Le principal métabolite du ticagrélor, l’AR-C124910XX, est également actif, comme l’a montré sa liaison in vitro au récepteur plaquettaire P2Y12 de l’ADP. L’exposition générale au métabolite actif se chiffre à environ 30 à 40 % de celle du ticagrélor.
Le CYP 3A est la principale enzyme responsable du métabolisme du ticagrélor et de la formation du métabolite actif ; leurs interactions avec les autres substrats du CYP 3A varient de l’activation à l’inhibition. Le ticagrélor et son métabolite actif sont de faibles inhibiteurs de la glycoprotéine P.
L’interaction entre le ticagrélor et les isoenzymes CYP 3A4/5 est complexe et varie selon le substrat utilisé. In vitro, le ticagrélor inhibe faiblement la 6-ß-hydroxylation de la testostérone, inhibe modérément la 4-hydroxylation du midazolam et stimule faiblement l’oxydation de la nifédipine et la 1-hydroxylation du midazolam. In vitro, le ticagrélor est un inhibiteur de la BCRP.
Élimination
La principale voie d’élimination du ticagrélor est le métabolisme hépatique. Après l’administration de ticagrélor radiomarqué, la récupération moyenne de la radioactivité est d’environ 84 % (57,8 % dans les fèces et 26,5 % dans l’urine). Les quantités de ticagrélor et de son métabolite actif récupérées dans l’urine étaient toutes deux inférieures à 1 % de la dose. La principale voie d’élimination du métabolite actif est le plus probablement la sécrétion biliaire. La demi-vie (t1/2) moyenne du ticagrélor a été d’environ 6,9 heures (intervalle de 4,5 à 12,8 heures) et celle de son métabolite actif, de 8,6 heures (intervalle de 6,5 à 12,8 heures).
Cas particuliers et états pathologiques
- Enfants (< 18 ans) : L’innocuité et l’efficacité du ticagrélor n’ont pas été établies chez les enfants de moins de 18 ans. En outre, lors d’une étude à répartition aléatoire et à double insu de phase III contrôlée par placebo menée chez des adolescents de 2 à < 18 ans atteints de drépanocytose, le traitement par le ticagrélor n’a pas eu de bienfaits dans la réduction du taux de crises vaso-occlusives. Teva-Ticagrelor ne doit pas être utilisé chez les enfants atteints de drépanocytose. À la lumière de ce qui précède, Santé Canada n’a pas autorisé d’indication d’emploi chez les enfants et les adolescents (voir 1.1 Enfants).
- Personnes âgées (≥ 65 ans) : Une exposition plus élevée au ticagrélor (environ 60 % pour la Cmax et l’ASC) et au métabolite actif (environ 50 % pour la Cmax et l’ASC) a été observée chez les sujets âgés (≥ 65 ans) comparativement aux sujets plus jeunes (18 à 45 ans). Ces différences ne sont pas considérées comme cliniquement significatives. Aucun ajustement posologique n’est nécessaire chez le patient âgé (voir 7.1 Cas particuliers et Considérations posologiques dans des cas particuliers).
- Sexe : Une exposition plus élevée au ticagrélor (environ 52 % et 37 % pour la Cmax et l’ASC, respectivement) et au métabolite actif (environ 50 % pour la Cmax et l’ASC) a été observée chez les femmes comparativement aux hommes. Ces différences ne sont pas considérées comme cliniquement significatives.
- Grossesse et allaitement : Une étude réalisée chez des rates gravides a montré que les concentrations placentaires maximales de ticagrélor ont été atteintes 5 minutes après l’administration par voie intraveineuse, mais aucun transfert important au fœtus n’a été observé. De plus, chez des rates en lactation, la concentration maximale de ticagrélor et/ou de ses métabolites dans le lait a été observée 4 heures après l’administration de ticagrélor par voie orale. L’observation selon laquelle la concentration moyenne était plus élevée dans le lait que dans le plasma maternel à tous les points de vérification indique que le ticagrélor et ses métabolites sont facilement transférés dans le lait. L’analyse de jeunes animaux à la mamelle laisse entendre que ces molécules sont bien absorbées et largement distribuées chez les petits. Dans l’ensemble, l’innocuité du ticagrélor durant la grossesse n’a pas été établie et l’emploi de Teva-Ticagrelor durant l’allaitement n’est pas recommandé (voir 7.1 Cas particuliers).
Poids corporel : Il a été établi que le poids corporel produisait une variation de moins de 20 % de la clairance moyenne observée dans la population pour le ticagrélor et son métabolite actif au 10e ou au 90e percentile de la distribution du poids corporel
- comparativement à la clairance moyenne à la médiane. Cet effet modeste sur la clairance n’est pas considéré comme cliniquement significatif. Par conséquent, aucun ajustement de la dose de ticagrélor n’est nécessaire en fonction du poids corporel.
- Origine ethnique : Chez les patients d’origine asiatique, la biodisponibilité est de 39 % plus élevée que chez les patients de race blanche. Chez les patients qui s’identifient comme Noirs, la biodisponibilité du ticagrélor est de 18 % moins élevée que chez les patients de race blanche. Dans les études de pharmacologie clinique, l’exposition (Cmax et ASC) au ticagrélor chez les sujets japonais a été supérieure d’environ 40 % (20 % après ajustement en fonction du poids corporel) à celle des sujets de race blanche. Ces différences ne sont pas considérées comme cliniquement significatives. L’exposition chez les patients qui se sont identifiés comme Hispano-américains ou Latino-américains était semblable à celle des sujets de race blanche.
- Tabagisme : Le tabagisme a augmenté la clairance moyenne observée dans la population d’environ 22 %. Cet effet sur la clairance n’est pas considéré comme cliniquement significatif.
- Insuffisance rénale : L’exposition au ticagrélor a été inférieure d’environ 20 % et l’exposition au métabolite actif a été supérieure d’environ 17 % chez les patients ayant une atteinte rénale grave comparativement aux sujets ayant une fonction rénale normale. L’IAP du ticagrélor était semblable dans les deux groupes ; toutefois, une plus grande variabilité de la réponse individuelle a été observée chez les patients présentant une insuffisance rénale grave. Chez les patients présentant une néphropathie terminale et qui reçoivent une hémodialyse, l’ASC et la Cmax d’une dose de 90 mg de ticagrélor administrée au cours d’une journée sans dialyse étaient respectivement 38 % et 51 % plus élevées comparativement aux sujets ayant une fonction rénale normale. Une augmentation similaire de l’exposition a été observée lorsque le ticagrélor a été administré immédiatement avant la dialyse, ce qui a permis de révéler que le ticagrélor n’est pas dialysable. On a observé une hausse de l’exposition au métabolite actif dans une moindre mesure. Chez les patients présentant une néphropathie terminale, la dialyse a semblé n’avoir aucun effet sur l’IAP du ticagrélor, qui était similaire à celle des sujets ayant une fonction rénale normale ; l’impact clinique de ces observations est inconnu. Il faut prendre des précautions appropriées chez les patients qui ont besoin d’un traitement de substitution rénale (voir 7.1 Cas particuliers et Considérations posologiques dans des cas particuliers).
Insuffisance hépatique : La Cmax et l’ASC du ticagrélor ont été supérieures de 12 % et de 23 %, respectivement, chez les patients ayant une insuffisance hépatique légère comparativement à des sujets sains appariés. Toutefois, l’IAP du ticagrélor était semblable dans les deux groupes. Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère. Le ticagrélor n’a pas fait l’objet
- d’études particulières chez les patients présentant une atteinte hépatique modérée ou grave. Il y a peu d’information chez les patients présentant une insuffisance hépatique modérée. Par conséquent, le ticagrélor est contre-indiqué chez les patients présentant une insuffisance hépatique modérée ou grave (voir 2 CONTRE-INDICATIONS et Considérations posologiques dans des cas particuliers).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à la température ambiante (15 °C à 30 °C).
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Ce produit n’est soumis à aucune exigence particulière de manipulation.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Ticagrélor
Nom chimique : (1S,2S,3R,5S)-3-[7-{[(1R,2S)-2-(3,4-Difluorophényl)cyclopropyl]amino}-5-(propylthio)-3H-[1,2,3]-triazolo[4,5-d]pyrimidin-3-yl]-5-(2-hydroxyéthoxy)cyclopentane-1,2-diol
OU
(1S,2S,3R,5S)-3-[7-{[(1R,2S)-2-(3,4-Difluorophényl)cyclopropyl]amino}-5-(propylthio)-3H-[1,2,3]-triazolo[4,5-d]pyrimidin-3-yl]-5-(2-hydroxyéthoxy)cyclopentane-1,2-diol
Formule et masse moléculaires : C23H28F2N6O4S ; 522,56 g/mol
Formule de structure :
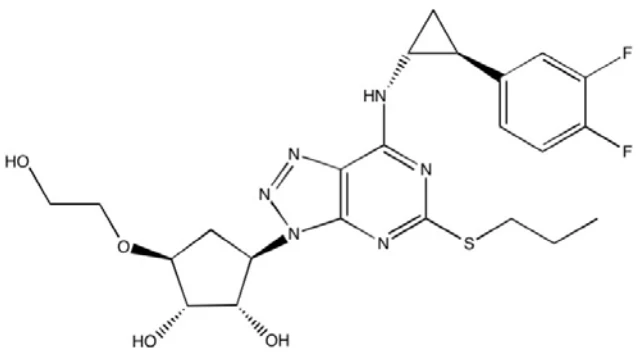
Propriétés physicochimiques : Le ticagrélor est une poudre de couleur blanche ou blanc cassé à rose pâle. Il est entièrement soluble dans le N,N-diméthylformamide, légèrement soluble dans le méthanol et pratiquement insoluble dans l’eau. Sa rotation optique spécifique est de -50° à -60°.
14 ESSAIS CLINIQUES
L’innocuité et l’efficacité du ticagrélor dans la prévention des événements athérothrombotiques ont été évaluées dans deux vastes essais à double insu et à répartition aléatoire comprenant plus de 58 000 patients : l’étude PLATO (ticagrélor à 90 mg 2 f.p.j. contre clopidogrel à 75 mg 1 f.p.j., tous deux administrés en association avec de l’acide acétylsalicylique [AAS] et d’autres traitements standards chez des patients présentant un syndrome coronarien aigu), l’étude PEGASUS TIMI-54 (ticagrélor à 90 mg 2 f.p.j. et à 60 mg 2 f.p.j., tous deux en association avec de l’AAS contre AAS seul chez des patients ayant des antécédents d’IM spontané [signalé au moins 1 an auparavant] et à risque d’événement athérothrombotique) et l’étude THEMIS (ticagrélor en association avec de l’AAS contre AAS seul chez des patients atteints de coronaropathie et de diabète de type 2).
14.1 Essais cliniques, par indication
Syndrome coronarien aigu
Tableau 13 – Résumé des caractéristiques démographiques des participants aux essais cliniques sur le syndrome coronarien aigu
| Nom de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge moyen (plage) | Sexe |
|---|---|---|---|---|---|
| PLATO | Étude internationale à répartition aléatoire et à double insu avec groupes parallèles comparant le ticagrélor avec le clopidogrel | Posologie : Ticagrélor (90 mg 2 f.p.j.) ou clopidogrel (75 mg 1 f.p.j.) en association avec de l’AAS Voie d’administration : orale Durée : jusqu’à 1 an | N = 18 624 Ticagrélor n = 9 333 Clopidogrel n = 9 291 | 62 ans (19 à 97) < 65 ans : 57 % ≥ 65 ans : 43 % < 75 ans : 85 % ≥ 75 ans : 15 % | Hommes : 72 % Femmes : 28 % |
Méthodologie de l’étude
L’étude PLATO était une étude de phase III destinée à comparer l’efficacité et l’innocuité du ticagrélor avec celles du clopidogrel dans la prévention des événements vasculaires chez les patients atteints de SCA (angine de poitrine instable [API], infarctus du myocarde sans sus-décalage du segment ST [NSTEMI] ou infarctus du myocarde avec sus-décalage du segment ST [STEMI]).
Les patients ont été répartis aléatoirement dans deux groupes, les uns devant recevoir du ticagrélor (dose d’attaque de 180 mg suivie d’une dose d’entretien de 90 mg 2 f.p.j.), les autres, du clopidogrel (dose de 75 mg 1 f.p.j., précédée d’une dose d’attaque initiale de 300 mg en l’absence de traitement antérieur par une thiénopyridine. L’administration d’une dose d’attaque additionnelle de 300 mg était permise, à la discrétion du chercheur).
Les patients de l’étude avaient été vus en consultation dans les 24 heures suivant le début du plus récent épisode de douleurs thoraciques ou de symptômes. Dans l’étude PLATO, le traitement a commencé peu après l’apparition des symptômes, avant l’évaluation angiographique de l’anatomie des artères coronaires. Les patients pouvaient avoir été pris en charge médicalement ou avoir subi une intervention coronarienne percutanée (ICP) ou un pontage aortocoronarien (PAC). Traités pendant au moins 6 mois et jusqu’à 12 mois au maximum, les patients ont été suivis jusqu’au terme de l’étude, même s’ils avaient cessé de prendre le médicament à l’étude. Les caractéristiques initiales, les antécédents médicaux, les modifications électrocardiographiques et le traitement pharmacologique étaient semblables dans les deux groupes.
Résultats de l’étude
Le ticagrélor s’est révélé supérieur au clopidogrel dans la prévention des événements thrombotiques (réduction du risque relatif [RRR] : 16 %, réduction du risque absolu [RRA] : 1,9 %, nombre de patients à traiter [NPT] : 54) eu égard au critère d’efficacité mixte (critère de jugement principal) composé du décès d’origine cardiovasculaire (CV), de l’infarctus du myocarde (IM) et de l’accident vasculaire cérébral (AVC) sur une période de 12 mois chez les patients présentant des événements liés au SCA (API, NSTEMI et STEMI) (rapport des risques instantanés [RRI] : 0,84 ; p = 0,0003) (Tableau 14). La différence entre les traitements était attribuable aux décès d’origine CV et aux IM ; aucune différence n’a été observée en ce qui a trait aux AVC. Par comparaison avec le clopidogrel, le ticagrélor a produit une RRR statistiquement significative de 21 % (RRA : 1,1 %) pour le décès d’origine CV et une RRR de 16 % (RRA : 1,1 %) pour l’IM (Tableau 14). En traitant 91 patients par le ticagrélor plutôt que par le clopidogrel, on préviendra 1 décès d’origine CV.
Par comparaison avec le clopidogrel, le ticagrélor a réduit la survenue des événements composant le critère principal mixte chez les patients présentant de l’API ou un NSTEMI et chez ceux qui avaient subi un STEMI.
La courbe de Kaplan-Meier de la figure 3 montre le critère principal mixte composé du décès d’origine CV, de l’IM et de l’AVC dans les populations présentant de l’API/NSTEMI ou ayant subi un STEMI. L’effet thérapeutique du ticagrélor peut être observé dès les 30 premiers jours, et l’ampleur des bienfaits continue à s’accroître pendant les 12 mois de la période de suivi.
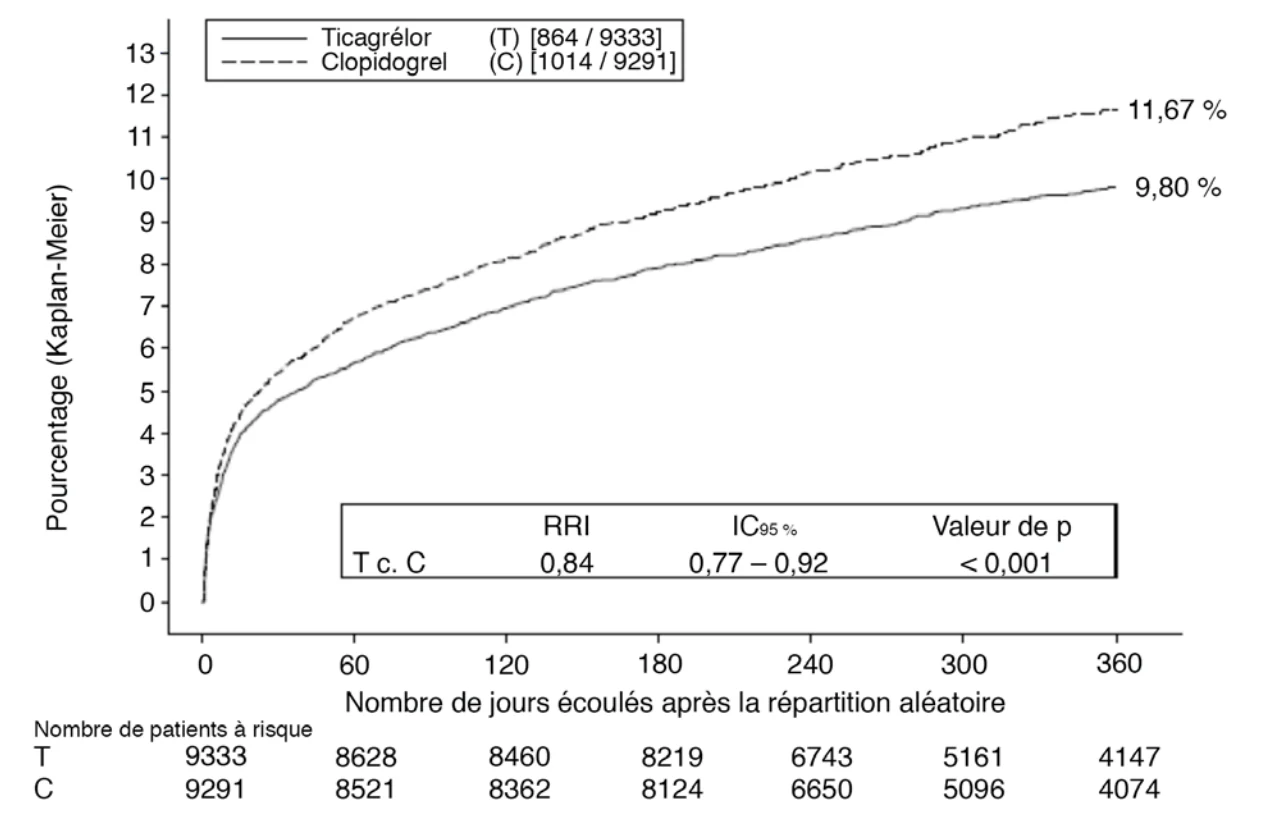
Figure 3 ‒ Étude PLATO — Temps écoulé avant la survenue d’un premier événement (décès d’origine CV, IM ou AVC).
Dès les 30 premiers jours du traitement (Figure 4), le ticagrélor montrait déjà un avantage statistiquement significatif (RRA : 0,6 %, RRI : 12 %). L’effet du traitement s’est poursuivi constamment pendant la totalité des 12 mois, ce qui s’est traduit par une RRA de 1,9 % par an et une RRI de 16 %. Ensemble, ces résultats montrent que les bienfaits du ticagrélor continuent de croître durant l’intervalle de 1 à 12 mois, laissant ainsi croire qu’il est justifié de traiter les patients atteints de SCA pendant au moins 12 mois avec cet agent.
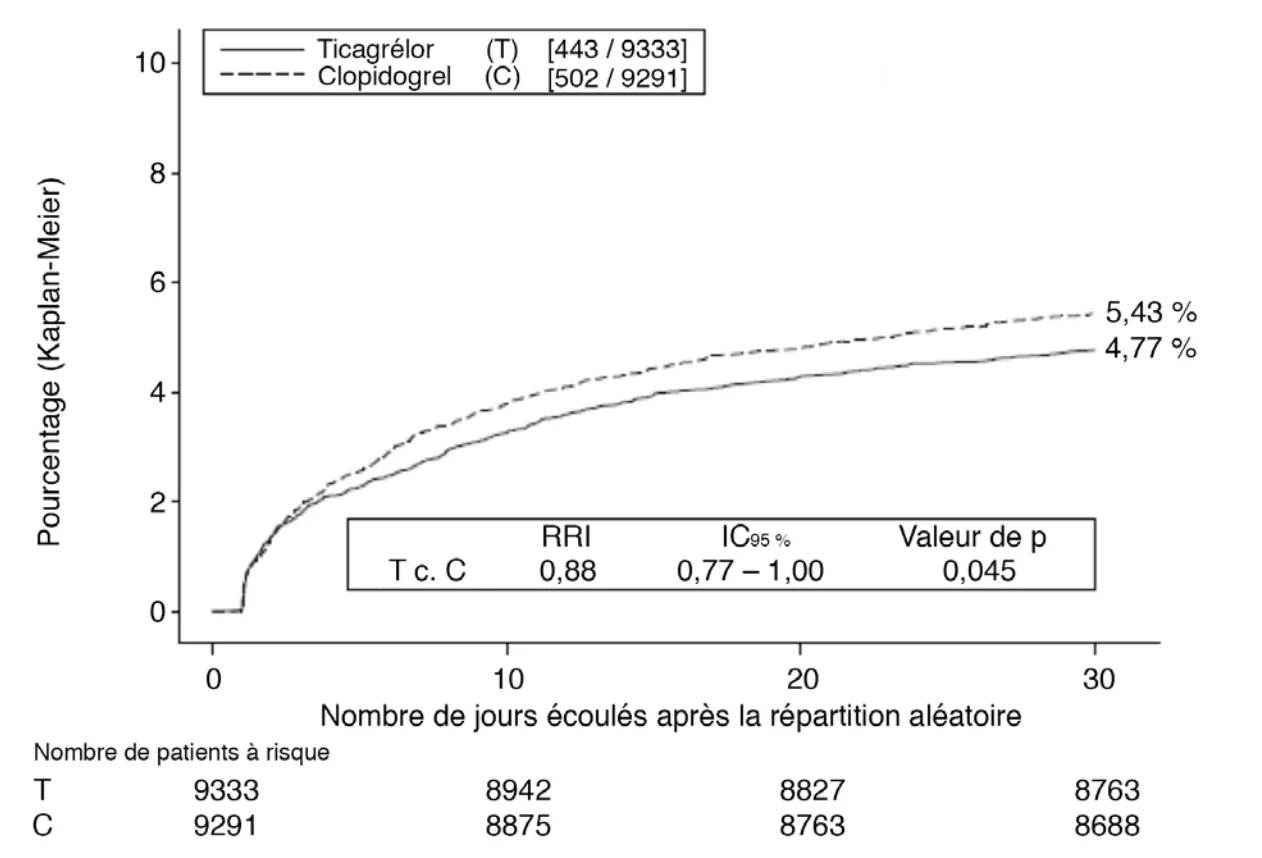
Figure 4 ‒ Critère de jugement principal clinique selon la constance de l’effet dans le temps, du jour 1 au jour 30.
Le critère de jugement secondaire final (mortalité toutes causes confondues) a été évalué. Par comparaison avec le clopidogrel, le ticagrélor a produit une RRR de 22 % pour la mortalité toutes causes confondues, à un niveau de signification nominal p de 0,0003, et une RRA de 1,4 % (Tableau 14).
| Tableau 14 ‒Analyse des critères d’efficacité principaux et secondaires de l’étude PLATO (ensemble d’analyse intégral) | ||||
|---|---|---|---|---|
| Patients ayant subi un événement | RRR (%) | RRI (IC95 %) | Valeur de p | |
Ticagrélor 90 mg 2 f.p.j. (%) N = 9 333 |
Clopidogrel 75 mg 1 f.p.j. (%) N = 9 291 |
| Critère principal | |||||
|---|---|---|---|---|---|
| Tableau 14 ‒Analyse des critères d’efficacité principaux et secondaires de l’étude PLATO (ensemble d’analyse intégral) | |||||
| Patients ayant subi un événement | RRR (%) | RRI (IC95 %) | Valeur de p |
Ticagrélor 90 mg 2 f.p.j. (%) N = 9 333 |
Clopidogrel 75 mg 1 f.p.j. (%) N = 9 291 |
| Critère mixte composé du décès d’origine CV/IM (sauf IM asymptomatique)/AVC | 9,3 | 10,9 | 16 | 0,84 (0,77 – 0,92) | 0,0003 |
|---|---|---|---|---|---|
| Composants individuels du critère d’efficacité principal | |||||
| Décès d’origine CV | 3,8 | 4,8 | 21 | 0,79 (0,69 – 0,91) | 0,0013 |
| IM (sauf IM asymptomatique) | 5,4 | 6,4 | 16 | 0,84 (0,75 – 0,95) | 0,0045 |
| AVC | 1,3 | 1,1 | -17 | 1,17 (0,91 – 1,52) | 0,2249 |
| Critères secondaires | |||||
| Critère mixte composé du décès d’origine CV/IM (sauf IM asymptomatique)/AVC pour lesquels une prise en charge effractive était prévue | 8,5 | 10,0 | 16 | 0,84 (0,75 – 0,94) | 0,0025 |
| Critère mixte composé de la mortalité toutes causes confondues/IM (sauf IM asymptomatique)/AVC | 9,7 | 11,5 | 16 | 0,84 (0,77 – 0,92) | 0,0001 |
| Critère mixte composé du décès d’origine CV/IM totaux/AVC/ICRG/ICR/AIT/autr e ÉTA | 13,8 | 15,7 | 12 | 0,88 (0,81 – 0,95) | 0,0006 |
| Mortalité toutes causes confondues | 4,3 | 5,4 | 22 | 0,78 (0,69 – 0,89) | 0,0003* |
Note : Un événement unique peut être compté dans plus d’une ligne.
AIT : accident ischémique transitoire ; ÉTA : événement thrombotique artériel ; ICR : ischémie récurrente ; ICRG : ischémie cardiaque récurrente grave ; RRI : rapport des risques instantanés.
* Valeur de p nominale.
Analyses de sous-groupes : Afin d’évaluer la robustesse et la constance des bienfaits globaux, on a effectué un grand nombre de comparaisons du critère d’efficacité principal dans divers sous-groupes de sujets de l’étude PLATO. Les bienfaits du traitement par le ticagrélor par rapport au clopidogrel semblent constants dans de multiples sous-groupes de patients formés en fonction de certaines caractéristiques démographiques dont l’âge, le sexe, le poids, la présence de diabète, la démarche thérapeutique prévue (prise en charge pharmacologique ou effractive), les antécédents d’AIT ou d’AVC, les antécédents médicaux, les traitements concomitants et le diagnostic final de l’événement de référence (API, NSTEMI et STEMI).
Un lien légèrement significatif a été observé entre traitement et région, le RRI associé au critère principal étant en faveur du ticagrélor dans le reste du monde mais en faveur du clopidogrel en Amérique du Nord, région qui représente approximativement 10 % de la population globale évaluée [valeur p de l’interaction = 0,045]). Le lien apparent observé dans l’étude PLATO entre le traitement et la région pourrait plausiblement être attribué au hasard, du moins en partie. Des analyses additionnelles laissent croire que l’efficacité du ticagrélor par rapport au clopidogrel est associée à la dose d’AAS administrée durant le traitement d’entretien. En effet, les données montrent qu’en association avec de faibles doses d’entretien d’AAS (75 à 150 mg par jour), le ticagrélor est plus efficace que le clopidogrel. Par contre, l’efficacité relative du ticagrélor par rapport au clopidogrel est moins certaine lorsque les doses d’AAS sont élevées (> 300 mg par jour). Compte tenu de la relation observée entre la dose d’entretien d’AAS et l’efficacité relative du ticagrélor par rapport au clopidogrel, on recommande d’administrer le ticagrélor avec une faible dose d’entretien quotidienne d’AAS de 75 à 150 mg (voir 1 INDICATIONS, 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
Les bienfaits associés au ticagrélor étaient également indépendants de l’utilisation d’autres traitements cardiovasculaires pendant de courtes ou de longues périodes, entre autres par l’héparine, l’héparine de faible poids moléculaire, les inhibiteurs de la GpIIb/IIIa administrés par voie intraveineuse, les hypolipidémiants, les bêtabloquants, les inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA), les antagonistes des récepteurs de l’angiotensine II (ARA) et les inhibiteurs de la pompe à protons (IPP). L’utilisation d’anticoagulants oraux et d’antiplaquettaires autres que ceux à l’étude n’était pas autorisée durant l’étude PLATO (voir 9 INTERACTIONS MÉDICAMENTEUSES).
Sous-étude de surveillance Holter
Pour étudier la survenue de pauses ventriculaires et d’autres épisodes d’arythmie durant l’étude PLATO, les chercheurs ont placé près de 3000 patients sous surveillance Holter, sous-groupe dans lequel environ 2000 patients ont été surveillés à la fois durant la phase aiguë de leur SCA et un mois après. La principale variable d’intérêt était la survenue de pauses ventriculaires de 3 secondes ou plus. Durant la phase aiguë, les patients sous ticagrélor ont été plus nombreux à connaître des pauses ventriculaires (6,0 %) que les patients sous clopidogrel (3,5 %) ; après 1 mois, ces proportions étaient de respectivement 2,2 % et 1,6 %. Toutefois, aucune conséquence clinique défavorable n’a été associée à ce déséquilibre (y compris la pose d’un stimulateur cardiaque) dans cette population de patients.
Sous-étude génétique de l’étude PLATO
Le génotypage du CYP2C19 chez 10 285 patients de l’étude PLATO a permis d’établir une association entre les groupes génotypiques et les résultats relatifs à l’efficacité et à l’innocuité. Le génotype du CYP2C19 n’a pas eu d’incidence significative sur les effets du ticagrélor sur les événements CV majeurs et les hémorragies par comparaison avec ceux du clopidogrel. Les résultats de l’évaluation de l’efficacité et de l’innocuité obtenus dans la sous-étude cadraient avec ceux observés dans l’étude principale PLATO.
Patients ayant des antécédents d’infarctus du myocarde (≥ 1 an)
Tableau 15 – Résumé des caractéristiques démographiques des participants aux essais cliniques ayant des antécédents d’infarctus du myocarde (> 1 an)
| Nom de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge moyen (plage) | Sexe |
|---|---|---|---|---|---|
| PEGASUS | Étude à répartition aléatoire et à double insu contrôlée par placebo, avec groupes parallèles | Posologie : 90 mg 2 f.p.j., 60 mg 2 f.p.j. ou placebo 2 f.p.j. et traitement de fond par AAS (75 à 150 mg 1 f.p.j.) Voie d’administration : orale Durée maximale : 47 mois Taux d’événements calculé à 36 mois | N = 21 162 Ticagrélor à 90 mg n = 7050 Ticagrélor à 60 mg n = 7 045 Placebo n = 7067 | 65 ans (50 – 95) < 65 ans : 46 % 65 – 75 ans : 42 % > 75 ans : 12 % | Hommes : 76 % Femmes : 24 % |
Méthodologie de l’étude
L’étude PEGASUS a évalué comment l’administration de ticagrélor (à raison de 90 mg 2 f.p.j. ou de 60 mg 2 f.p.j.) en concomitance avec une faible dose d’AAS (75 à 150 mg) se compare à l’administration d’AAS seul en matière de prévention des événements athérothrombotiques chez des patients ayant des antécédents d’IM spontané ainsi que des facteurs de risque additionnels d’athérothrombose.
Pour être admissibles, les patients devaient être âgés d’au moins 50 ans, avoir des antécédents d’IM spontané (1 à 3 ans avant la répartition aléatoire) et présenter au moins un des facteurs de risque athérothrombotique suivants : ≥ 65 ans, diabète nécessitant une pharmacothérapie, autre IM survenu antérieurement, signes de CP pluritronculaire et/ou dysfonction rénale chronique non terminale.
Les caractéristiques suivantes rendaient les patients inadmissibles à l’étude : traitement par un antagoniste des récepteurs de l’ADP, du dipyridamole ou du cilostazol prévu ou besoin d’une anticoagulothérapie au long cours ; trouble hémorragique ou antécédents d’AVC ischémique ou d’hémorragie intracrânienne, tumeur du système nerveux central ou anomalie vasculaire intracrânienne ; chirurgie intracrânienne ou rachidienne au cours des cinq dernières années ; hémorragie gastro-intestinale au cours des six derniers mois ou chirurgie lourde au cours des 30 derniers jours.
L’étude PEGASUS s’est déroulée pendant une période allant jusqu’à 47 mois. La durée moyenne (médiane) de l’exposition au ticagrélor à 60 mg a été de 25,3 mois (29,4 mois) : 5481 patients (79 %) ont été exposés pendant au moins 12 mois, 4505 patients (65 %) l’ont été pendant au moins 24 mois et 1620 patients (23 %) ont été exposés pendant au moins 36 mois à un traitement prolongé. Les patients ont été suivis jusqu’à la fin de l’étude, même s’ils avaient cessé de prendre le médicament à l’étude.
Résultats de l’étude
Bien que les profils d’efficacité du ticagrélor à 90 mg 2 f.p.j. et à 60 mg 2 f.p.j. soient semblables, la dose plus faible semble présenter une meilleure tolérabilité et un meilleur profil d’innocuité en ce qui a trait au risque d’hémorragie et à la dyspnée. Par conséquent, la posologie approuvée pour la prévention des événements athérothrombotiques (décès d’origine CV, IM et AVC) chez les patients ayant des antécédents d’IM spontané (IM vieux d’au moins 1 an) et un risque élevé d’événements athérothrombotiques est de 60 mg 2 f.p.j. de ticagrélor en association avec de l’AAS.
Le ticagrélor à 60 mg 2 f.p.j. en association avec l’AAS a été supérieur à l’AAS seul dans la prévention des événements athérothrombotiques (critère mixte : décès d’origine CV, IM et AVC) et l’effet du traitement a persisté pendant toute la période de l’étude, entraînant une réduction du risque relatif (RRR) de 16 % et une réduction du risque absolu (RRA) de 1,27 % (nombre de patients à traiter [NPT] de 79) après 36 mois de traitement (Tableau 14). Chacun des composants a contribué à la réduction du critère principal mixte (décès d’origine CV : RRR de 17 % ; IM : RRR de 16 % ; AVC : RRR de 25 %). En traitant 189 patients jusqu’à 36 mois durant par l’association ticagrélor à 60 mg 2 f.p.j. plus AAS plutôt qu’uniquement avec de l’AAS, on préviendra 1 décès d’origine CV.
L’avantage du ticagrélor observé avec le critère de jugement principal mixte s’observe également avec les deux critères d’évaluation secondaires : en effet, on a observé moins de cas de décès d’origine CV ou toutes causes confondues avec l’administration de 60 mg ticagrélor en association avec l’AAS qu’avec l’administration d’AAS seul, mais cette baisse n’a toutefois pas atteint le seuil de signification statistique (voir le tableau 16).
Tableau 16 ‒ Analyse des critères d’évaluation principale et secondaires de l’efficacité dans l’étude PLATO (ensemble d’analyse intégral)
| Caractéristiques | Patients ayant subi un événement | RRR (%) | RRI (IC95 %) | Valeur de p | |
|---|---|---|---|---|---|
Ticagrélor 60 mg 2 f.p.j. + AAS N = 7045 | AAS seul N = 7067 | ||||
| Critère principal | |||||
| Critère mixte composé du décès d’origine CV/IM/AVC | 487 (6,9 %) | 578 (8,2 %) | 16 | 0,84 (0,74 – 0,95) | 0,0043 |
| Décès d’origine CV | 174 (2,5 %) | 210 (3,0 %) | 17 | 0,83 (0,68 – 1,01) | 0,0676 |
| IM | 285 (4,0 %) | 338 (4,8 %) | 16 | 0,84 (0,72 – 0,98) | 0,0314 |
| AVC | 91 (1,3 %) | 122 (1,7 %) | 25 | 0,75 (0,57 – 0,98) | 0,0337 |
| Critères secondaires | |||||
| Décès d’origine CV | 174 (2,5 %) | 210 (3,0 %) | 17 | 0,83 (0,68 – 1,01) | — |
| Mortalité toutes causes confondues | 289 (4,1 %) | 326 (4,6 %) | 11 | 0,89 (0,76 – 1,04) | — |
Les rapports des risques instantanés et les valeurs de p pour le ticagrélor comparé à l’AAS seul ont été calculés séparément à l’aide d’un modèle des risques proportionnels de Cox dans lequel la seule variable explicative était le groupe de traitement.
Note : Pour les composants décès d’origine CV, IM et AVC, le nombre de premiers événements est le nombre réel de premiers événements de chaque composant et ne correspond pas au nombre total d’événements du critère mixte.
AVC : Accident vasculaire cérébral ; CV : cardiovasculaire ; IC : Intervalle de confiance ; IM : Infarctus du myocarde ; N : Nombre de patients ; RRI : Rapport des risques instantanés ; RRR : Réduction du risque relatif.
Pour le critère mixte, la RRR observée du 1er au 360e jour (17 %) était semblable à celle observée du 361e jour en montant (16 %). La représentation graphique des courbes de Kaplan-Meier de la figure 5 illustre l’analyse du critère clinique principal mixte composé du décès d’origine CV, de l’IM et de l’AVC.
Chez les patients ayant des antécédents d’IM spontané, le traitement par le ticagrélor devrait continuer aussi longtemps que le risque d’événements athérothrombotiques demeure élevé, jusqu’à un maximum de trois ans. En effet, faute de données suffisantes sur l’efficacité et l’innocuité, on ne peut déterminer si les avantages du ticagrélor continuent de l’emporter sur les risques après trois ans de traitement prolongé (voir 4 POSOLOGIE ET ADMINISTRATION).
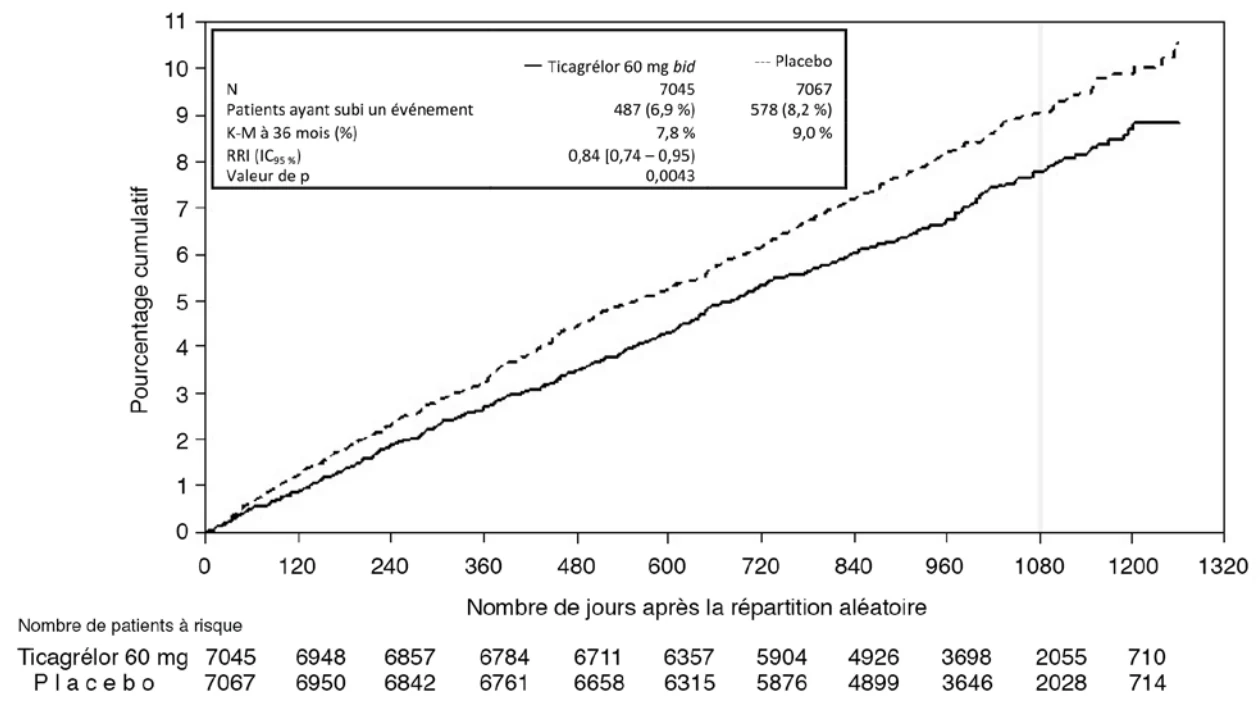
Figure 5 ‒ Critère clinique principal mixte composé du décès d’origine CV, de l’IM et de l’AVC dans l’étude PEGASUS (ensemble d’analyse intégral).
Analyse de sous-groupes de patients
La figure 6 présente l’effet du ticagrélor à 60 mg 2 f.p.j. comparativement à l’AAS dans divers sous-groupes majeurs. Aucun signe de bienfait n’a été observé (absence de réduction des événements du critère principal mixte composé du décès d’origine CV, de l’IM et de l’AVC), mais une augmentation des hémorragies majeures a été notée lorsque le traitement par le ticagrélor à 60 mg 2 f.p.j. a été amorcé chez des patients dont l’état clinique était stable plus de deux ans après l’IM de référence ou plus d’un an après la fin du traitement antérieur par un antagoniste des récepteurs de l’ADP. Il en est également résulté une augmentation numérique des cas de décès d’origine CV et de la mortalité toutes causes confondues (voir 4 POSOLOGIE ET ADMINISTRATION).
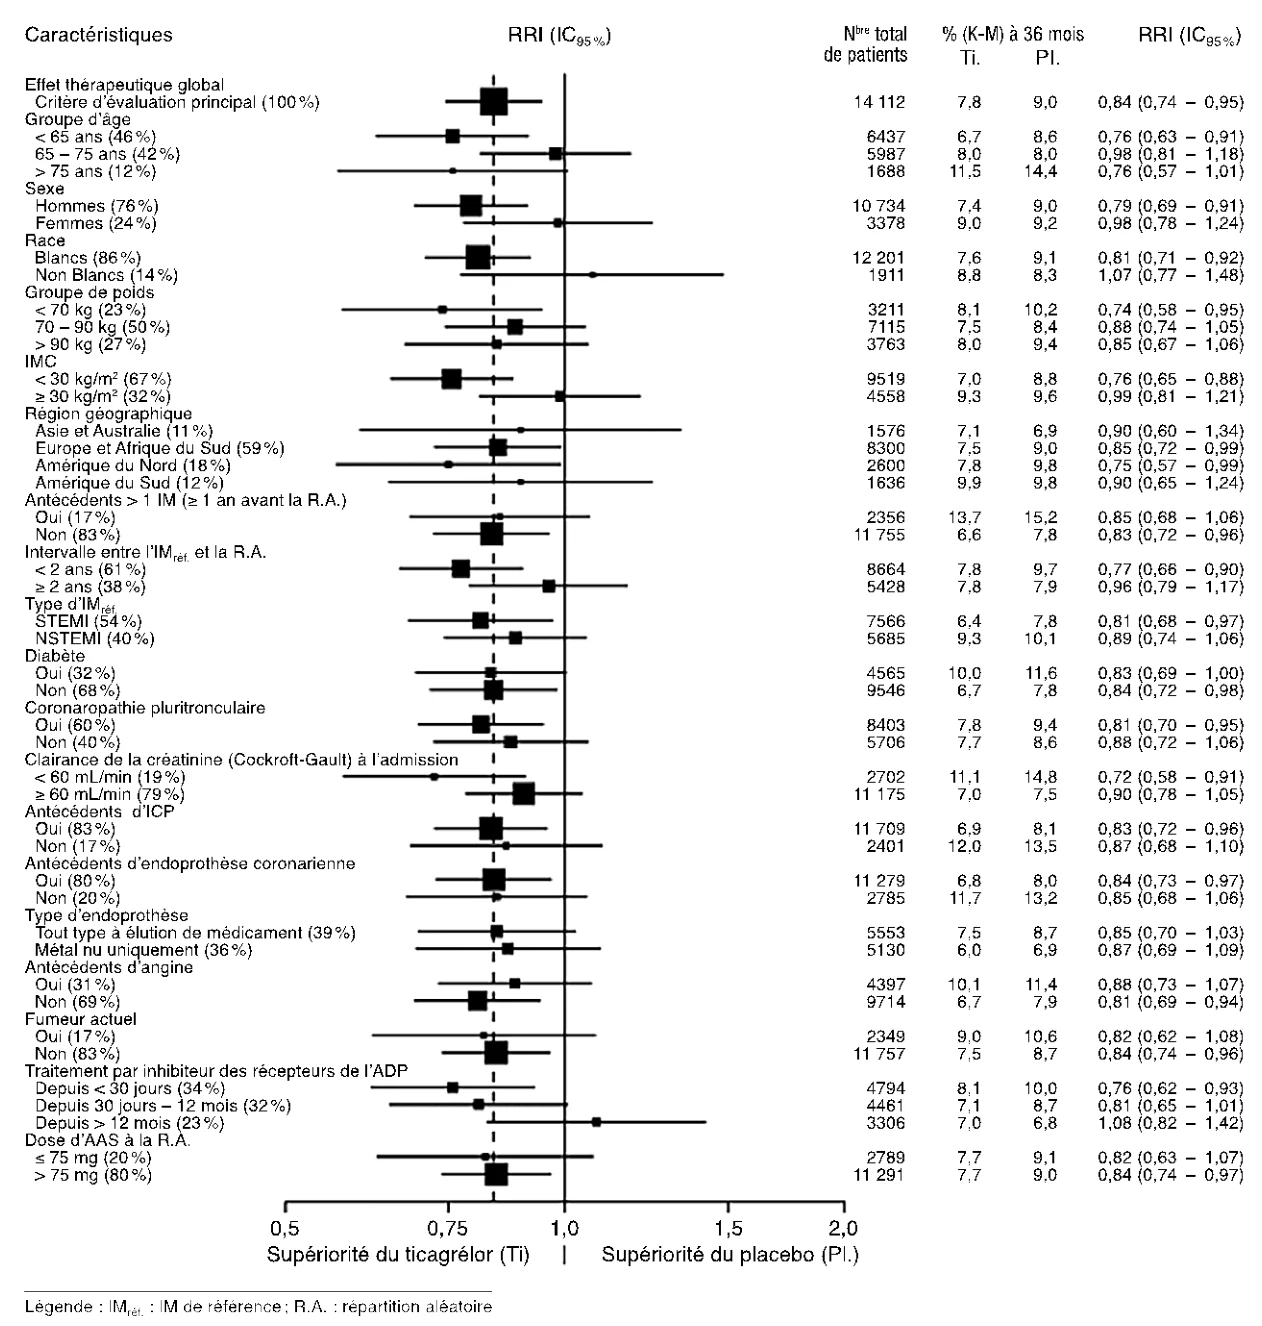
Figure 6 ‒ Rapport des risques instantanés et taux d’événements du critère clinique principal mixte composé du décès d’origine CV, de l’IM et de l’AVC par sous-groupe de patients dans l’étude PEGASUS (ensemble d’analyse intégral).
Patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’intervention coronarienne percutanée
Tableau 17 – Résumé des caractéristiques démographiques des essais cliniques menés chez des patients atteints de coronaropathie et de diabète de type 2 ayant des antécédents d’intervention coronarienne percutanée
| Nom de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets de l’étude (n) | Âge moyen (plage) | Sexe |
|---|---|---|---|---|---|
| THEMIS | Étude à répartition aléatoire et à double insu contrôlée par placebo, avec groupes parallèles | Posologie : Ticagrélor ou placebo deux fois par jour et traitement de fond par AAS (75 à 150 mg 1 f.p.j.) Voie d’administration : orale Durée maximale : 57 mois Taux d’événements calculé à 36 mois | N = 19 220 Ticagrélor : n = 9619 Placebo : n = 9601 Patients ayant des antécédents d’ICP : N = 11 154 Ticagrélor : n = 5558 Placebo : n = 5596 | 66 ans (46 à 95 ans) < 65 ans = 41 % 65 à 75 ans = 46 % > 75 ans = 13 % | Hommes : 69 % Femmes : 31 % |
Méthodologie de l’étude
Basée sur la survenue d’événements, l’étude à groupes parallèles THEMIS était une étude multicentrique internationale à répartition aléatoire et à double insu avec témoin placebo destinée à comparer deux traitements — ticagrélor plus AAS à faible dose (75 à 150 mg) et AAS seul — dans la prévention des événements athérothrombotiques chez 19 220 patients atteints de coronaropathie et de diabète de type 2. Les patients ont reçu le traitement par le ticagrélor pendant une période médiane de 33,2 mois.
Les critères d’admissibilité étaient les suivants : 1) avoir 50 ans ou plus et être atteint d’une coronaropathie se définissant par des antécédents d’ICP (58 % de l’effectif) ou de PAC (29 %) ou, en l’absence de revascularisation coronarienne, par des signes angiographiques de sténose réduisant la lumière d’au moins une artère coronaire de ≥ 50 % (20 %) ; 2) être atteint de diabète de type 2 et avoir reçu des hypoglycémiants pendant au moins 6 mois avant le début de l’étude.
Les critères d’exclusion étaient les suivants : 1) antécédents d’IM ou d’AVC ; 2) administration prévue d’antagonistes des récepteurs de l’ADP, d’un traitement par > 150 mg d’AAS 1 f.p.j., de dipyridamole ou de cilostazol ; 3) revascularisation coronarienne, cérébrovasculaire ou artérielle périphérique prévue ou utilisation prévue de substrats du CYP3A4 ayant un indice thérapeutique étroit ou d’inhibiteurs puissants du CYP3A4 ; 4) risque élevé connu d’hémorragie (p. ex. besoin chronique d’anticoagulants oraux, diathèse hémorragique connue, trouble de la coagulation, chirurgie lourde récente, antécédents d’hémorragie intracérébrale ou gastro-intestinale au cours des 6 mois précédents, etc.) ou de bradycardie — à moins de port d’un stimulateur cardiaque — ; 5) hypertension non maîtrisée ou insuffisance rénale exigeant dialyse ; 6) contre-indication quelconque au traitement par le ticagrélor.
L’étude THEMIS s’est poursuivie pendant une période allant jusqu’à 57 mois, et la durée moyenne (médiane) d’exposition au ticagrélor a été de 29,2 mois (33,2 mois). Au total, 7322 (76,6 %) patients ont été exposés au ticagrélor pendant 12 mois, 6421 (67,2 %) pendant 24 mois et 4107 (43 %) pendant 36 mois. Au bout de 48 mois, 1175 (12,3 %) patients avaient été exposés au ticagrélor. Les patients ont été suivis jusqu’à la fin de l’étude, peu importe qu’ils eussent cessé de prendre le médicament à l’étude ou non.
Résultats de l’étude
Comparativement à l’administration d’AAS seul, l’administration de ticagrélor deux fois par jour en association avec de l’AAS a, au sein de l’effectif global de l’étude THEMIS, prévenu la survenue d’événements athérothrombotiques (critère composé : décès d’origine CV, IM et AVC) de manière telle, que le rapport des risques instantanés (RRI) s’est chiffré à 0,90 (IC95 % : 0,81 – 0,99, p = 0,0378), ce qui correspond à une réduction du risque relatif (RRR) de 10 % et à une réduction du risque absolu (RRA) de 0,73 % (nombre de patients à traiter [NPT] de 138 après 36 mois de traitement). L’effet était attribuable à deux composants individuels, à savoir l’IM (RRI : 0,84 ; IC95 % : 0,71 – 0,98) et l’AVC (RRI : 0,82 ; IC95 % : 0,67 – 0,99), aucune différence n’ayant été observée quant aux décès d’origine CV (RRI : 1,02 ; IC95 % : 0,88 – 1,18). En ce qui a trait aux critères de jugement secondaires ne faisant pas partie du critère composé principal, le ticagrélor a réduit le nombre d’AVC ischémiques (RRI : 0,80 ; IC95 % : 0,64 – 0,99), mais il n’a pas eu d’incidence sur les décès toutes causes confondues (RRI : 0,98 ; IC95 % : 0,87 – 1,10). Le rapport entre les bienfaits et les risques du ticagrélor au sein de l’effectif global de l’étude THEMIS n’a pas été considéré comme favorable à l’utilisation du ticagrélor, si bien qu’aucune indication n’a été accordée pour l’ensemble de la population de l’étude (voir 1 INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
Chez les patients qui avaient des antécédents d’ICP, sous-groupe prédéfini correspondant à 58 % de la population totale de l’étude THEMIS, le traitement par le ticagrélor en association avec de l’AAS a, par comparaison avec l’AAS seul, permis de prévenir la survenue d’événements athérothrombotiques (critère composé : décès d’origine CV, IM et AVC) (voir le tableau 18) de manière telle, qu’il a entraîné une RRR de 15 % et une RRA de 1,19 % (nombre de patients à traiter [NPT] de 84 après 36 mois de traitement) et s’est accompagné d’un rapport entre bienfaits et risques plus favorable que dans l’effectif global. Ici encore les bienfaits du traitement étaient attribuables aux composants IM et AVC du critère composé.
Les caractéristiques initiales des patients du sous-groupe ayant des antécédents d’ICP étaient comparables dans les deux groupes de traitement.
Tableau 18 – Analyse des critères de jugement principal et secondaires de l’efficacité dans le sous-groupe de patients de l’étude THEMIS ayant des antécédents d’ICP (ensemble d’analyse intégral)
| Patients ayant subi un événement | RRR (%) | RRI (IC95 %) | Valeur pa | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
Ticagrélor 2 f.p.j. + AAS N = 5558 | AAS seul N = 5596 | |||||||||||
| Critère de jugement principal | ||||||||||||
| Critère composé: décès d’origine CV / IM / AVC | 404 (7,3 %) | 480 (8,6 %) | 15 % | 0,85 (0,74 – 0,97) | 0,0133 | |||||||
| Décès d’origine CV | 174 (3,1 %) | 183 (3,3 %) | 4 % | 0,96 (0,78 – 1,18) | 0,6803 | |||||||
| IM | 171 (3,1 %) | 216 (3,9 %) | 20 % | 0,80 (0,65 – 0,97) | 0,0266 | |||||||
| AVC | 96 (1,7 %) | 131 (2,3 %) | 26 % | 0,74 (0,57 – 0,96) | 0,0243 | |||||||
| Critères de jugement secondaires | ||||||||||||
| Décès d’origine CV | 174 (3,1 %) | 183 (3,3 %) | 4 % | 0,96 (0,78 – 1,18) | - | |||||||
| IM | 171 (3,1 %) | 216 (3,9 %) | 20 % | 0,80 (0,65 – 0,97) | - | |||||||
| AVC ischémique | 88 (1,6 %) | 113 (2,0 %) | 21 % | 0,79 (0,59 – 1,04) | - | |||||||
| Décès TCCb | 282 (5,1 %) | 323 (5,8 %) | 12 % | 0,88 (0,75 – 1,03) | - | |||||||
Le rapport des risques instantanés et la valeur p pour l’association ticagrélor 2 f.p.j. + AAS par rapport à l’AAS seul ont été établis à l’aide d’un modèle des risques proportionnels de Cox dans lequel le traitement était la seule variable explicative. Le nombre de premiers événements pour les composants « décès d’origine CV », « IM » et « AVC » est le nombre réel de premiers événements de chaque composant et ne correspond pas au nombre total d’événements du critère composé.
AVC : Accident vasculaire cérébral ; CV : cardiovasculaire ; IC : Intervalle de confiance ; IM : Infarctus du myocarde ; N : Nombre de patients dans le groupe de traitement ; RRI : Rapport des risques instantanés ; RRR : Réduction du risque relatif ; TCC : toutes causes confondues.
a Valeurs p nominales.
b Comprend les décès recensés à partir des données d’état civil accessibles au public pour les patients qui ont retiré leur consentement.
Chez les patients atteints de coronaropathie et de diabète de type 2 qui ont des antécédents d’ICP, le traitement par Teva-Ticagrelor doit, jusqu’à concurrence de trois ans, être poursuivi aussi longtemps que le risque d’événement athérothrombotique demeure élevé et que le risque hémorragique est faible. En effet, faute de données suffisantes sur l’efficacité et l’innocuité, on ne peut déterminer si les avantages du ticagrélor continuent de l’emporter sur les risques après trois ans de traitement prolongé (voir 4 POSOLOGIE ET ADMINISTRATION).
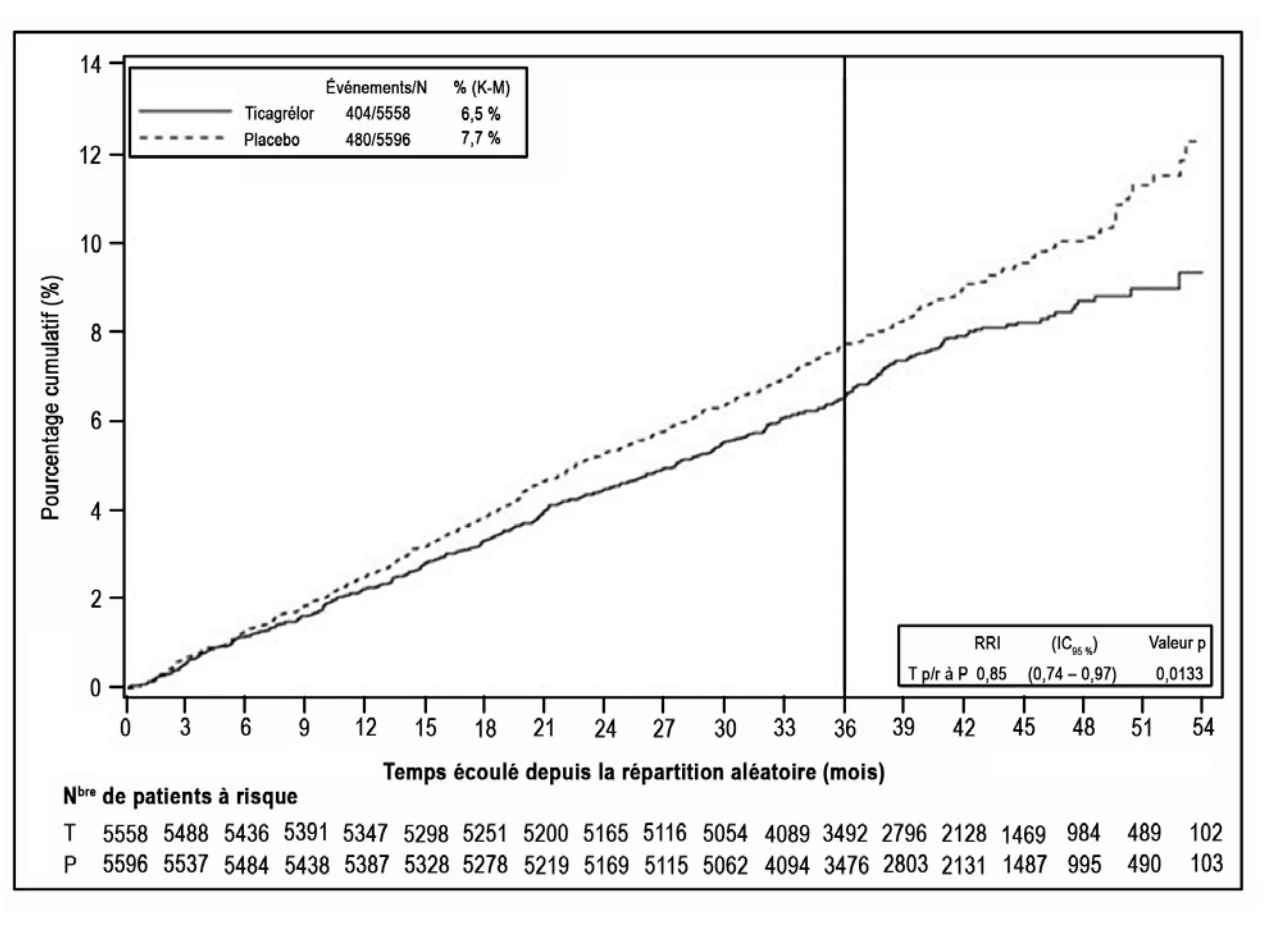
Figure 7 – Courbe de Kaplan-Meier et analyse du critère de jugement principal composé des décès d’origine CV, des IM et des AVC chez les patients de l’étude THEMIS ayant des antécédents d’ICP (ensemble d’analyse intégral).
La figure 8 présente l’effet du ticagrélor chez les patients de l’étude THEMIS ayant des antécédents d’ICP, répartis en divers sous-groupes en fonction de caractéristiques telles que le poids, le sexe, les antécédents médicaux et la région géographique.
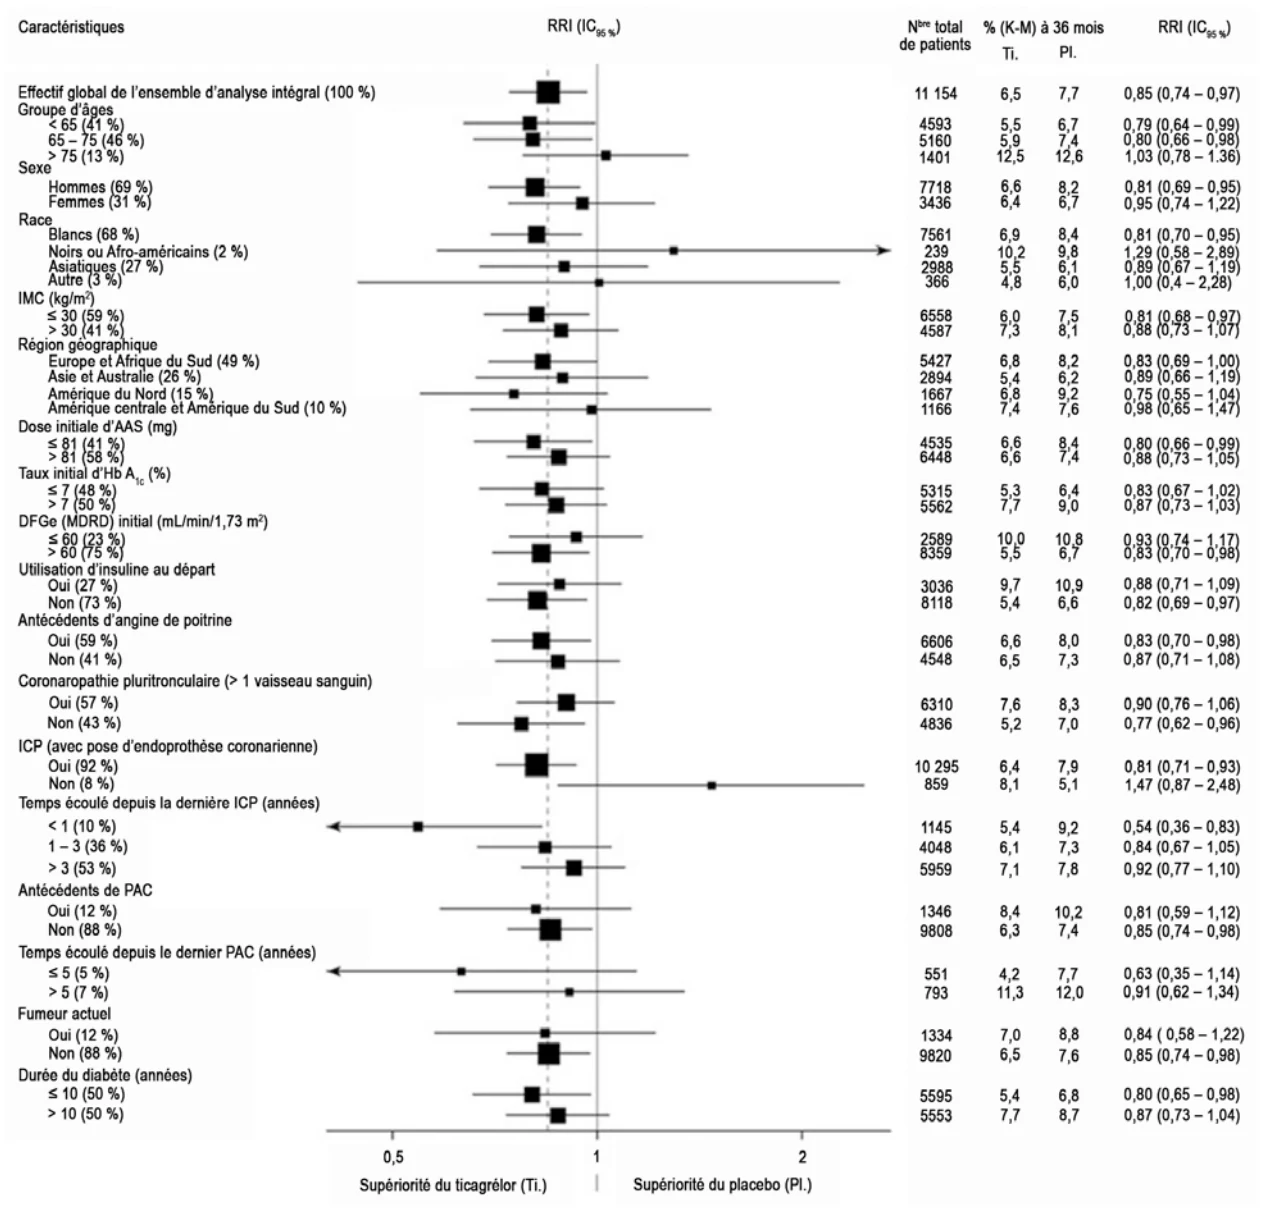
Figure 8 – Rapport des risques instantanés et fréquence des événements du critère de jugement principal clinique composé des décès d’origine CV, des IM et des AVC dans les sous-groupes de patients de l’étude THEMIS ayant des antécédents d’ICP (ensemble d’analyse intégral).
14.2 Études de biodisponibilité comparative
Le tableau ci-après présente une comparaison des paramètres pharmacocinétiques de deux types de comprimés de ticagrélor de 90 mg — comprimés Teva-Ticagrelor (ticagrélor) (Teva Canada Limitée) et BRILINTA® (ticagrélor) (AstraZeneca Canada Inc.) —, mesurés dans le cadre d’une étude croisée à deux permutations menée à double insu chez des femmes adultes indo-asiatiques en bonne santé ayant reçu, après répartition aléatoire, une dose unique de 1 × 90 mg alors qu’elles étaient à jeun.
Le tableau ci-dessous présente les résultats des données mesurées chez les 26 sujets inclus dans l’analyse statistique.
Ticagrélor (1 × 90 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
|---|---|---|---|---|
| Paramètre | Produit testé1 | Produit de référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % |
ASCT (ng•h/mL) | 6738,2 7170,9 (35,9) | 6441,9 6882,2 (35,3) | 104,6 | 99,5 – 110,0 |
ASCI (ng•h/mL) | 6980,4 7418,7 (35,6) | 6688,6 7117,2 (34,4) | 104,4 | 99,5 – 109,5 |
Cmax (ng/mL) | 983,7 1028,9 (30,1) | 984,1 1025,3 (26,5) | 100,0 | 91,1 – 109,7 |
tmax3 (h) | 2,7 (1,4 – 5,0) | 2,0 (1,3 – 4,0) | ||
t½4 (h) | 9,2 (24,6) | 8,9 (29,2) | ||
1 Comprimés TEVA-TICAGRELOR (ticagrélor) de 90 mg (Teva Canada Limitée).
2 Comprimés PrBRILINTA® (ticagrélor) de 90 mg (AstraZeneca Canada Inc.).
3 Exprimé sous forme de médiane (intervalle) uniquement.
4 Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Toxicité aiguë
On considère que la toxicité aiguë du ticagrélor est faible. En effet, les résultats d’études dans lesquelles des souris CD-1 et des rats Sprague-Dawley ont reçu par gavage des doses uniques allant jusqu’à 2000 mg/kg (la dose maximale étudiée) montrent que le ticagrélor est bien toléré dans ces conditions. En mg/kg, cette dose représente environ 550 fois la dose quotidienne recommandée chez l’être humain.
Toxicité chronique
Des études à doses répétées ont été menées chez la souris, le rat et le marmouset. Cadrant d’une espèce à l’autre au niveau du tractus gastro-intestinal principalement, les observations effectuées dans ces études déparaient toutefois eu égard à leur localisation, à leur gravité et à leur type. Des signes d’hémorragie infraclinique ont également été observés dans les différentes espèces.
Une augmentation du poids du foie a été observée chez les rongeurs ayant reçu des doses élevées. Chez le rat, cette hausse s’est accompagnée d’une hypertrophie centrolobulaire et d’une induction des cytochromes P450 hépatiques, réversibles à l’arrêt du traitement.
Dans les études à doses répétées menées chez les rongeurs, les plus fortes doses ont été associées à une augmentation du poids des surrénales, réversible à l’arrêt du traitement.
Pouvoir carcinogène
Aucune tumeur liée à l’administration du ticagrélor n’a été observée lors d’une étude de 2 ans au cours de laquelle des souris ont reçu des doses orales allant jusqu’à 250 mg/kg/jour (> 18 fois l’exposition thérapeutique maximale chez l’être humain). Aucune augmentation du nombre de tumeurs n’a été observée chez des rats mâles ayant reçu des doses orales allant jusqu’à 120 mg/kg/jour (> 15 fois l’exposition thérapeutique maximale chez l’être humain). Une augmentation des adénocarcinomes utérins et des adénomes et des adénocarcinomes hépatocellulaires ainsi qu’une diminution des adénomes hypophysaires et des fibroadénomes mammaires ont été observées, mais uniquement chez des rates ayant été exposées à de fortes doses (> 25 fois l’exposition thérapeutique maximale chez l’être humain). À la dose de
60 mg/kg/jour (8 fois l’exposition thérapeutique maximale chez l’être humain), la fréquence de chacune des tumeurs est demeurée invariable. Une fois les tumeurs du stroma et des cordons sexuels de l’ovaire groupées, une augmentation faible mais statistiquement significative (méthode de Peto) a été observée chez les rates traitées à faible et à forte doses, mais non chez les femelles ayant reçu la dose intermédiaire. Compte tenu de la fréquence peu élevée des cas, on ne peut se prononcer avec certitude sur l’existence d’un lien entre le traitement et les tumeurs du stroma et des cordons sexuels de l’ovaire, mais cette possibilité ne peut être exclue complètement. Chez les femelles ayant reçu des doses faibles, l’exposition plasmatique était 1,5 fois plus importante que l’exposition thérapeutique chez l’être humain. Il s’est avéré que les tumeurs utérines observées uniquement chez la rate résultaient d’un effet endocrinien non génotoxique du déséquilibre hormonal déclenché par l’inhibition de la sécrétion de prolactine chez les rates qui avaient reçu des doses élevées de ticagrélor. Ce mécanisme de formation des tumeurs utérines observé chez la rate n’est pas pertinent chez l’être humain. Les tumeurs hépatiques bénignes sont considérées comme étant probablement liées à la réponse pléiotrope du foie, qui comprend une augmentation du poids, une hypertrophie hépatocellulaire et une induction des enzymes microsomiales.
Génotoxicité
Le ticagrélor et son métabolite actif, l’AR-C124910XX, n’ont présenté aucun potentiel génotoxique dans les essais bactériens, dans l’essai in vitro de mutation génique sur la lignée cellulaire de lymphome de souris L5178Y TK+/- 3.7.2C et dans le test des micronoyaux in vivo sur des cellules de moelle osseuse de rat. Le métabolite actif, l’AR-C124910XX, n’a eu aucun effet génotoxique dans les mêmes essais in vitro.
Toxicologie relative à la reproduction et au développement
Chez le rat, l’administration orale de ticagrélor n’a eu aucun effet sur la fécondité des femelles et des mâles jusqu’à concurrence de respectivement 200 et 180 mg/kg/jour (environ 20 et 15,7 fois l’exposition thérapeutique maximale chez l’être humain, respectivement).
Aucun effet sur le développement fœtal n’a été observé à la suite de l’administration, durant l’organogenèse, de doses orales de ticagrélor allant jusqu’à 100 mg/kg/jour chez le rat (5,1 fois l’exposition thérapeutique maximale chez l’être humain) et jusqu’à 42 mg/kg/jour chez le lapin (équivalant à l’exposition thérapeutique maximale chez l’être humain). Considérés comme des variations du développement ou des retards de croissance, des effets (baisse du poids corporel, 27 arcs vertébraux prépelviens, 14es côtes surnuméraires et ossification incomplète de divers éléments du squelette) qui pourraient être le résultat d’une toxicité maternelle ont été observés chez des fœtus de rates qui avaient reçu 300 mg/kg. Des retards de croissance ont également été observés chez des fœtus de lapines ayant reçu 63 mg/kg (fréquence accrue de contenu limpide dans la vésicule biliaire, ossification incomplète de l’os hyoïde et du pubis, ossification incomplète d’un ou de plusieurs éléments du squelette), dose n’ayant pas entraîné de toxicité maternelle manifeste.
Chez le rat, l’administration de doses de ticagrélor allant jusqu’à 60 mg/kg/jour (4,6 fois l’exposition thérapeutique maximale chez l’humain) n’a pas eu d’effet sur l’accouchement ou sur le développement postnatal des ratons, mais une toxicité maternelle (diminution du gain pondéral et baisse de la consommation de nourriture) et des effets toxiques sur le développement des rejetons (réduction de la viabilité postnatale, réduction du poids de naissance, retard de croissance et du développement physique) ont été observés à la dose de 180 mg/kg.
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
Monographie de BRILINTA® (comprimés de ticagrélor, 60 mg et 90 mg), Numéro de contrôle de la présentation : 286653, AstraZeneca Canada Inc., 20 septembre 2024.