


Monographie de produit - Teva-Tolterodine
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme pharmaceutique / Teneurs | Ingrédients non médicinaux d’importance clinique |
| Orale | Comprimés dosés à 1 mg et à 2 mg | Alcool polyvinylique partiellement hydrolysé, cellulose microcristalline, dioxyde de titane, glycolate d’amidon sodique, phosphate dibasique de calcium dihydrate, polyéthylèneglycol, silice colloïdale, stéarate de magnésium, talc. |
INDICATIONS ET UTILISATION CLINIQUE
TEVA-TOLTERODINE (L-tartrate de toltérodine) est indiqué pour :
- le traitement symptomatique de la vessie hyperactive, se caractérisant par une fréquence mictionnelle accrue, une urgence mictionnelle, une incontinence d’urgence ou toute combinaison de ces symptômes (voir MISES EN GARDE ET PRÉCAUTIONS et PHARMACOLOGIE CLINIQUE, Électrophysiologie).
Personnes âgées (≥ 65 ans) : Aucune différence n’a été signalée entre les patients âgés (≥ 65 ans) et les patients plus jeunes (< 65 ans) quant à l’innocuité globale de la toltérodine en comprimés à libération immédiate; il n’est donc pas nécessaire de modifier la posologie chez les patients âgés (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, PHARMACOLOGIE DÉTAILLÉE et ESSAIS CLINIQUES).
CONTRE-INDICATIONS
TEVA-TOLTERODINE (L-tartrate de toltérodine) est contre-indiqué en présence :
- de rétention urinaire;
- de rétention gastrique;
- de glaucome à angle fermé non maîtrisé; ou,
- d’hypersensibilité connue au médicament ou à l’un des composants du produit ou du contenant (voir RENSEIGNEMENTS PHARMACEUTIQUES).
MISES EN GARDE ET PRÉCAUTIONS
Appareils digestif et génito-urinaire
Risque de rétention urinaire ou gastrique
Comme TEVA-TOLTERODINE (L-tartrate de toltérodine) peut entraîner une rétention urinaire ou gastrique, il faut l’administrer avec prudence aux patients qui présentent une obstruction vésicale d’importance clinique, qui sont exposés à un risque de réduction de la motilité gastro-intestinale ou qui sont atteints de troubles digestifs obstructifs, tels qu’une sténose pylorique (voir CONTRE-INDICATIONS).
Système cardiovasculaire
Allongement congénital ou acquis de l’intervalle QT
Dans le cadre d’une étude clinique portant sur l’allongement de l’intervalle QT, les comprimés de L-tartrate de toltérodine à libération immédiate administrés à raison de 8 mg/jour en prises fractionnées (soit 2 fois la dose maximale approuvée) ont provoqué un allongement de 50 à 60 % moins important que l’agent de comparaison actif, la moxifloxacine, à la dose approuvée (400 mg). L’effet était encore plus faible après la prise de comprimés de L-tartrate de toltérodine à la dose thérapeutique recommandée (4 mg/jour).
La portée clinique de ces observations dépendra des facteurs de risque et de la vulnérabilité de chaque patient. Une attention particulière doit être portée aux patients exposés à un plus grand risque de torsade de pointes durant l’emploi de médicaments qui allongent l’intervalle QT ou QTc, surtout si ces patients ont un intervalle QT ou QTc de départ anormalement long ou s’ils prennent des inhibiteurs puissants de l’isoenzyme 3A4 du cytochrome P450 (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, POSOLOGIE ET MODE D’ADMINISTRATION et PHARMACOLOGIE DÉTAILLÉE, Électrophysiologie).
Dans la population générale, les facteurs de risque de torsade de pointes comprennent, sans s’y limiter :
- le fait d’être une femme;
- l’âge avancé (65 ans);
- la présence de variantes génétiques ayant un effet sur les canaux ioniques cardiaques ou les protéines régulatrices, particulièrement le phénotype du syndrome du QT long congénital;
- les antécédents familiaux de mort subite d’origine cardiaque survenue avant l’âge de 50 ans;
- les cardiopathies (p. ex. ischémie ou infarctus du myocarde, insuffisance cardiaque, hypertrophie ventriculaire gauche, cardiomyopathie);
- les antécédents manifestes d’arythmies (surtout les arythmies ventriculaires, la fibrillation auriculaire ou le rétablissement récent du rythme normal à la suite d’un épisode de fibrillation auriculaire);
- la bradycardie (< 50 battements par minute);
- les accidents neurologiques aigus (p. ex. hémorragie cérébrale ou sous-arachnoïdienne, accident vasculaire cérébral, traumatisme intracrânien);
- les déséquilibres électrolytiques (p. ex. hypokaliémie, hypomagnésémie, hypocalcémie);
- les carences alimentaires (p. ex. troubles alimentaires, diète extrême);
- le diabète;
- les neuropathies du système nerveux autonome;
- les troubles fonctionnels hépatiques ou rénaux, s’ils ont une portée sur l’élimination du médicament.
Environ 7 % des sujets de race blanche sont carencés en CYP2D6 fonctionnelle et métabolisent mal les substrats de cette isoenzyme. Un modèle pharmacocinétique-pharmacodynamique a permis d’estimer que l’allongement de l’intervalle QTc chez ces sujets, après la prise biquotidienne de 2 mg de toltérodine, est comparable à celui qu’on observe chez les sujets non carencés en CYP2D6 fonctionnelle, après la prise biquotidienne de 4 mg de cet agent.
Il faut envisager l’abandon de la toltérodine en présence de symptômes évocateurs d’une arythmie.
Aggravation de maladies cardiaques préexistantes
On ne dispose ni de données cliniques ni de données de pharmacovigilance qui confirment que le L-tartrate de toltérodine est susceptible d’aggraver certaines maladies cardiaques. Cela dit, comme ce médicament appartient à la classe des anticholinergiques, qui ont des effets cardiaques connus, la prudence est de mise lorsqu’on prescrit TEVA-TOLTERODINE à un patient présentant une cardiopathie ischémique, une insuffisance cardiaque, une arythmie ou une tachycardie.
Fonction neurologique
Il faut prescrire TEVA-TOLTERODINE avec prudence aux patients atteints d’une myasthénie grave.
Fonction visuelle
Glaucome à angle fermé maîtrisé :
Il faut prescrire TEVA-TOLTERODINE avec prudence aux patients recevant un traitement contre un glaucome à angle fermé.
.
Fonction hépatique/biliaire/pancréatique/rénale
En cas d’insuffisance hépatique ou rénale, la dose de TEVA-TOLTERODINE ne doit pas dépasser 1 mg, 2 fois par jour (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacocinétique dans les populations particulières).
Populations particulières
Femmes enceintes : Lors d’études menées sur des souris, l’administration de toltérodine à raison de 30 à 40 mg/kg/jour s’est accompagnée de létalité embryonnaire, d’une réduction du poids fœtal et d’une augmentation de la fréquence d’anomalies fœtales (fente palatine, malformations digitales, hémorragie intra-abdominale, anomalies diverses du squelette consistant principalement en une réduction de l’ossification). L'ASC obtenue à ces doses était environ 20 à 25 fois supérieure à celle qu’on obtient chez l’humain. À la dose de 20 mg/kg/jour (ASC à peu près 15 fois supérieure à celle qu'on observe chez l’humain), on n’a noté aucune anomalie ni malformation. L’innocuité de la toltérodine n’a pas été étudiée chez la femme enceinte. TEVA-TOLTERODINE (L-tartrate de toltérodine) ne doit donc être utilisé durant la grossesse que si les bienfaits escomptés pour la mère l’emportent sur les risques auxquels le fœtus est exposé, et il ne doit être administré aux femmes aptes à procréer que si ces dernières utilisent une méthode de contraception adéquate (voir TOXICOLOGIE).
Femmes qui allaitent : La toltérodine est excrétée dans le lait des souris. On ignore par contre si elle est excrétée dans le lait maternel humain. Comme bon nombre de médicaments passent dans le lait maternel, il faut éviter d’administrer TEVA-TOLTERODINE à la mère qui allaite.
Enfants : L’innocuité et l’efficacité du L-tartrate de toltérodine n’ont pas été établies chez l’enfant.
Personnes âgées (de 65 à 91 ans) : Dans les quatre études de phase III d’une durée de 12 semaines portant sur le L-tartrate de toltérodine, 474 (42 %) des 1120 sujets étaient âgés de 65 à 91 ans. Dans l’ensemble, l’innocuité du produit s’est révélée comparable chez les patients âgés et chez les patients plus jeunes (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacocinétique dans les populations particulières).
Surveillance et épreuves de laboratoire
Il peut être indiqué de surveiller l’intervalle QT ou QTc et/ou de doser les électrolytes chez les patients exposés à un risque élevé durant l’emploi de TEVA-TOLTERODINE en raison des situations ou états suivants :
- allongement connu, congénital ou acquis, de l’intervalle QT ou QTc, ou déséquilibre électrolytique;
- altération de la fonction hépatique ou rénale, ou autre affection pouvant entraîner une plus forte exposition à la toltérodine ou un allongement de l’intervalle QT ou QTc;
- prise de médicaments dont l’emploi est lié à l’allongement de l’intervalle QT ou QTc et/ou à l’apparition de torsade de pointes, comme les antiarythmiques de classe IA (p. ex. quinidine, procaïnamide) ou de classe III (p. ex. amiodarone, sotalol), ou emploi d’inhibiteurs puissants de l’isoenzyme CYP3A4.
(Voir MISES EN GARDE ET PRÉCAUTIONS, Système cardiovasculaire, INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, POSOLOGIE ET MODE D’ADMINISTRATION et PHARMACOLOGIE DÉTAILLÉE, Électrophysiologie).
Il faut envisager l’abandon de la toltérodine en présence de symptômes évocateurs d’arythmie ou d’allongement marqué de l’intervalle QT ou QTc.
Information pour le patient
Il se pourrait que l’emploi de TEVA-TOLTERODINE nuise à la capacité de conduire un véhicule automobile ou de faire fonctionner une machine. Il faut conseiller au patient de se montrer prudent s’il pratique ces activités.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Dans le cadre du programme d’essais cliniques sur le L-tartrate de toltérodine, 2398 patients ont été traités soit par le L-tartrate de toltérodine (n = 1619), soit par l’oxybutynine (n = 349) ou ont reçu un placebo (n = 430). Aucune variation de la marge d'innocuité de la toltérodine n'a été attribuée à l'âge, au sexe, à la race ou au métabolisme.
Au total, 1120 personnes participant à 4 études cliniques comparatives de phase III d’une durée de 12 semaines ont été traitées par le L-tartrate de toltérodine à 2 mg, 2 fois par jour (n = 474), par le L-tartrate de toltérodine à 1 mg, 2 fois par jour (n = 121), par l’oxybutynine à 5 mg, 3 fois par jour (n = 349) ou ont reçu un placebo (n = 176). Le pourcentage de patients ayant signalé une manifestation indésirable au cours des 12 semaines qu’ont duré les études était comparable entre les divers groupes de traitement : L-tartrate de toltérodine à 2 mg, 2 fois par jour (75,5 %), L-tartrate de toltérodine à 1 mg, 2 fois par jour (74,4 %) et placebo (77,8 %). La fréquence globale des manifestations indésirables observées dans ces groupes de traitement s’est révélée plus faible que chez les patients qui ont reçu 5 mg d’oxybutynine 3 fois par jour (93,1 %); elle était significativement plus faible avec le L-tartrate de toltérodine à 2 mg et avec le placebo qu’avec l’oxybutynine (p < 0,0001); la fréquence des manifestations indésirables graves était similaire entre les divers groupes de traitement (L-tartrate de toltérodine à 1 mg et à 2 mg, 2 fois par jour, 3,7 %; oxybutynine à 5 mg, 3 fois par jour, 3,7 %; placebo, 3,4 %).
La sécheresse buccale a été l’effet indésirable le plus fréquemment signalé dans tous les groupes de traitement. Toutefois, sa fréquence était significativement moindre chez les patients qui ont reçu l’une des doses de L-tartrate de toltérodine ou le placebo que chez ceux qui ont été traités par l’oxybutynine à raison de 5 mg, 3 fois par jour (p = 0,001). La sécheresse buccale, la constipation, les troubles visuels (troubles de l’accommodation), la rétention urinaire et la xérophtalmie figurent parmi les effets indésirables prévisibles des agents antimuscariniques.
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un
médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’estimation des taux.
Le tableau ci-après présente les manifestations indésirables qui se sont produites chez au moins 5 % des patients dans l’un ou l’autre des groupes de traitement par la toltérodine durant les études de 12 semaines.
| Fréquence des manifestations indésirables survenues chez ≥ 5 % des patients traités par la toltérodine (1 ou 2 mg, 2 f.p.j.) au cours des études cliniques comparatives de 12 semaines | |||||||||
| Placebo | Toltérodine 1 mg 2 f.p.j. | Toltérodine 2 mg 2 f.p.j. | Oxybutynine 5 mg 3 f.p.j. | ||||||
| Nombre traité | 176 | 121 | 474 | 349 | |||||
| Manifestations signalées | 137 | (77,8) | 90 | (74,4) | 358 | (75,5) | 325 | (93,1) | |
| Appareil/système | Manifestations indésirables | n | % | n | % | n | % | n | % |
| Système nerveux autonome | Sécheresse buccale Palpitations | 28 5 | (15,9) (2,8) | 29 8 | (24,0) (6,6) | 187 2 | (39,5) (0,4) | 273 8 | (78,2) (2,3) |
| Général | Céphalées Fatigue | 13 13 | (7,4) (7,4) | 8 9 | (6,6) (7,4) | 52 32 | (11,0) (6,8) | 24 16 | (6,9) (4,6) |
Système nerveux central / périphérique | Vertiges / étourdissements | 16 | (9,1) | 11 | (9,1) | 42 | (8,9) | 30 | (8,6) |
| Appareil digestif | Douleurs abdominales Constipation Dyspepsie Diarrhée | 11 8 3 11 | (6,3) (4,5) (1,7) (6,3) | 7 7 2 7 | (5,8) (5,8) (1,7) (5,8) | 36 31 28 19 | (7,6) (6,5) (5,9) (4,0) | 22 33 39 18 | (6,3) (9,5) (11,2) (5,2) |
| Appareil respiratoire | Infection des voies respiratoires supérieures Sinusite | 16 10 | (9,1) (5,7) | 3 7 | (2,5) (5,8) | 28 5 | (5,9) (1,1) | 11 8 | (3,2) (2,3) |
| Appareil urinaire | Infection urinaire | 13 | (7,4) | 6 | (5,0) | 26 | (5,5) | 27 | (7,7) |
Les autres manifestations indésirables observées durant les essais cliniques de 12 semaines ont été les suivantes : douleur thoracique (3,4 %), somnolence (3,0 %), dysurie (2,5 %), bronchite (2,1 %), sécheresse de la peau (1,7 %), gain pondéral (1,3 %) et flatulences (1,3 %).
Effets indésirables peu courants du médicament observés au cours des essais cliniques (< 1 %)
Systèmes nerveux central et périphérique : confusion
Appareil digestif : reflux gastro-œsophagien
Peau et annexes cutanées : rougeur de la peau et réactions allergiques
Effets indésirables du médicament signalés après la commercialisation du produit
Les manifestations suivantes ont été associées à l’utilisation de la toltérodine en pratique clinique : réactions anaphylactoïdes (y compris œdème angioneurotique), tachycardie, palpitations, œdème périphérique, hallucinations, désorientation, troubles de la mémoire et diarrhée.
Inhibiteurs de la cholinestérase : On a rapporté une aggravation des symptômes de démence (p. ex. confusion, désorientation, délire) après l’instauration d’un traitement par la toltérodine chez des patients prenant des inhibiteurs de la cholinestérase dans le cadre d’un traitement de la démence.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
L’administration concomitante de toltérodine et d’autres médicaments dotés de propriétés antimuscariniques peut entraîner une augmentation des effets indésirables ou de l’effet thérapeutique de l’un ou des deux agents. Inversement, l’effet thérapeutique de la toltérodine peut être amoindri par l’administration concomitante d’agonistes des récepteurs muscariniques.
Interactions médicament-médicament
Effets d’autres médicaments sur TEVA-TOLTERODINE
Agents qui allongent l’intervalle QT ou QTc :
Les médicaments dont l’emploi a été lié à un allongement de l’intervalle QT ou QTc et/ou à l’apparition de torsades de pointes sont énumérés ci-dessous, mais la liste n’est pas exhaustive. Les classes chimiques ou pharmacologiques sont citées quand certains médicaments de ces classes, mais pas nécessairement tous, ont été mis en cause dans l’allongement de l’intervalle QT ou QTc et/ou l’apparition de torsade de pointes :
- antiarythmiques (de classe IA, p. ex. quinidine, procaïnamide, disopyramide; de classe III, p. ex. amiodarone, sotalol, ibutilide; de classe IC, p. ex. flécaïnide, propafénone);
- antipsychotiques (p. ex. thioridazine, chlorpromazine, pimozide, halopéridol, dropéridol);
- antidépresseurs (p. ex. amitriptyline, imipramine, maprotiline, fluoxétine, venlafaxine);
- substances opioïdes (p. ex. méthadone);
- antibactériens (p. ex. érythromycine, clarithromycine, télithromycine, moxifloxacine, gatifloxacine);
- antipaludéens (p. ex. quinine);
- pentamidine; antifongiques azolés (p. ex. kétoconazole, fluconazole, voriconazole);
- agents des voies digestives (p. ex. dompéridone, dolasétron, ondansétron);
- agonistes des récepteurs bêta2-adrénergiques (salmétérol, formotérol);
- tacrolimus.
Cette liste d’agents pouvant interagir avec la toltérodine n’est pas exhaustive. Avant de prescrire de la toltérodine à un patient qui prend déjà d’autres médicaments, le médecin doit consulter la plus récente littérature scientifique afin de se renseigner sur la possibilité que les médicaments récemment homologués allongent l’intervalle QT ou QTc, inhibent l’activité d’enzymes métabolisantes ou de protéines de transport, ou causent des déséquilibres électrolytiques, de même que sur la découverte récente de tels effets exercés par des médicaments plus anciens (voir MISES EN GARDE ET PRÉCAUTIONS).
Inhibiteurs de l’isoenzyme 3A4 du cytochrome P450 : Chez les patients traités par le kétoconazole ou d’autres inhibiteurs puissants de la CYP3A4 tels que certains antifongiques azolés (p. ex. l’itraconazole et le miconazole), les antibiotiques de la classe des macrolides (p. ex. l’érythromycine et la clarithromycine), la cyclosporine ou la vinblastine, la posologie de TEVA-TOLTERODINE (L-tartrate de toltérodine) ne doit pas dépasser 1 mg 2 fois par jour (voir PHARMACOLOGIE DÉTAILLÉE, Interactions médicamenteuses).
Fluoxétine : La fluoxétine, inhibiteur puissant de l’isoenzyme 2D6 du cytochrome P450 (CYP2D6), inhibe fortement la biotransformation de la toltérodine chez les métaboliseurs rapides. La somme des concentrations sériques libres de la toltérodine et du métabolite 5-hydroxyméthylé (DD 01) augmente de 25 % lorsque la toltérodine et la fluoxétine sont administrées en concomitance. Cette interaction ne commande toutefois aucun réglage de la posologie (voir PHARMACOLOGIE DÉTAILLÉE, Interactions médicamenteuses).
Effets de TEVA-TOLTERODINE sur d’autres médicaments
Autres médicaments métabolisés par l’intermédiaire de la CYP2D6 : L’effet éventuel de la toltérodine sur la pharmacocinétique de médicaments métabolisés par la CYP2D6 (notamment le flécaïnide, la vinblastine, la carbamazépine et les antidépresseurs tricycliques) n’a pas été officiellement évalué (voir PHARMACOLOGIE DÉTAILLÉE, Interactions médicamenteuses).
Diurétiques : L’administration concomitante de diurétiques (comme l’indapamide, l’hydrochlorothiazide, le triamtérène, le bendrofluméthiazide, le chlorothiazide, le méthylchlorothiazide et le furosémide) et de L-tartrate de toltérodine (2 mg, 2 fois par jour) ne s’est accompagnée d’aucune anomalie électrocardiographique; cependant, si le patient reçoit des diurétiques à effet hypokaliémiant et d’autres médicaments ayant des effets indésirables connus ou présumés sur l’électrocardiogramme (comme l’allongement de l’intervalle QT ou QTc), le médecin doit faire preuve de prudence et informer le patient des signes et des symptômes de l’arythmie cardiaque (voir PHARMACOLOGIE DÉTAILLÉE, Interactions médicamenteuses).
Contraceptifs oraux : Selon les études cliniques portant sur les interactions médicamenteuses, la toltérodine n’interagit pas avec les contraceptifs oraux (éthinylœstradiol/lévonorgestrel) (voir PHARMACOLOGIE DÉTAILLÉE, Interactions médicamenteuses).
Warfarine : Selon les études cliniques portant sur les interactions médicamenteuses, la toltérodine n’interagit pas avec la warfarine (voir PHARMACOLOGIE DÉTAILLÉE, Interactions médicamenteuses).
Interactions médicament-aliment
L'ingestion d'aliments n’a pas de portée clinique notable sur la pharmacocinétique de la toltérodine (voir PHARMACOLOGIE DÉTAILLÉE).
Interactions médicament-herbe médicinale
La survenue d’interactions entre la toltérodine et des produits à base de plantes médicinales n’a pas été établie.
Effets du médicament sur les résultats des épreuves de laboratoire
L’effet de la toltérodine sur les épreuves de laboratoire n’a pas été étudié.
Information des patients
Les patients doivent être avisés du fait que les agents antimuscariniques comme TEVA-TOLTERODINE (L-tartrate de toltérodine) peuvent causer une vision trouble ou des étourdissements.
POSOLOGIE ET MODE D’ADMINISTRATION
Considérations posologiques
Les facteurs suivants peuvent avoir une incidence sur la posologie de TEVA-TOLTERODINE (L-tartrate de toltérodine) :
- réponse du patient et tolérabilité du médicament;
- insuffisance hépatique ou rénale;
- emploi simultané d’inhibiteurs puissants de la CYP3A4.
(Voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET MODE D’ADMINISTRATION, Posologie recommandée et ajustement posologique).
Posologie recommandée et ajustement posologique
On recommande d’amorcer le traitement par TEVA-TOLTERODINE (L-tartrate de toltérodine) à raison de 2 mg, 2 fois par jour. La dose peut être réduite à 1 mg, 2 fois par jour, selon la réponse du patient et la tolérabilité du médicament. En cas d’insuffisance hépatique ou rénale, la posologie ne doit pas dépasser 1 mg, 2 fois par jour (voir MISES EN GARDE ET PRÉCAUTIONS). Il n’est pas nécessaire de modifier la posologie chez les patients âgés (≥ 65 ans) (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières et PHARMACOLOGIE DÉTAILLÉE).
Chez les patients traités par des inhibiteurs puissants de la CYP3A4, la posologie de TEVA-TOLTERODINE ne doit PAS dépasser 1 mg, 2 fois par jour (voir MISES EN GARDE ET PRÉCAUTIONS).
Il ne faut pas dépasser la dose quotidienne maximale recommandée de 4 mg.
Administration
Il peut être nécessaire d’administrer TEVA-TOLTERODINE (L-tartrate de toltérodine) durant au moins 2 semaines, à la dose recommandée avant de pouvoir déceler un soulagement de la vessie hyperactive. Après 8 semaines, l’amélioration est encore plus marquée. TEVA-TOLTERODINE peut être pris avec des aliments.
SURDOSAGE
La dose maximale de tartrate de toltérodine administrée en une seule prise lors des études cliniques s’est établie à 12,8 mg. Les effets indésirables les plus graves ont été des troubles de l’accommodation et de la miction. Un seul cas de surdosage a été signalé avant la commercialisation du L-tartrate de toltérodine, soit celui d’un enfant de 27 mois ayant ingéré de 5 à 7 de ces comprimés, dosés à 2 mg. On l’a hospitalisé pour la nuit en raison d’une sécheresse buccale, et on lui a administré une suspension de charbon activé; il s’est complètement rétabli.
Traitement du surdosage
En cas de surdosage par TEVA-TOLTERODINE, il convient de procéder à un lavage gastrique et à l’administration de charbon activé. Les traitements symptomatiques recommandés sont les suivants : en présence de graves effets anticholinergiques centraux (hallucinations, excitation intense), administrer un inhibiteur de la cholinestérase tel que la physostigmine; si une excitation et des convulsions se produisent, administrer un anticonvulsivant comme le diazépam; en cas d’insuffisance respiratoire, assister la respiration; en cas d’arrêt respiratoire, administrer la respiration artificielle; en présence de tachycardie, traiter le patient au moyen d’un bêtabloquant; s’il se produit une rétention urinaire, mettre une sonde en place; en présence d’une mydriase gênante, installer le patient dans une chambre sombre et/ou lui administrer des gouttes ophtalmiques de pilocarpine. Enfin, il importe de surveiller l’activité cardiaque par ECG. Durant les essais cliniques menés chez des volontaires sains, la prise de 8 mg de toltérodine à libération immédiate (4 mg, 2 fois par jour) a entraîné l’allongement de l’intervalle QT. Le risque de torsade de pointes lié à l’emploi de médicaments qui allongent l’intervalle QT ou QTc est habituellement fonction de la dose administrée. L’enregistrement ECG continu est recommandé et peut être approprié en cas de surdosage de comprimés TEVA-TOLTERODINE. Tout autre traitement administré simultanément doit être immédiatement réexaminé et interrompu s’il existe un risque d’interaction médicamenteuse et d’exacerbation de l’effet d’allongement de l’intervalle QT (voir MISES EN GARDE ET PRÉCAUTIONS, INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament et PHARMACOLOGIE DÉTAILLÉE, Électrophysiologie).
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le L-tartrate de toltérodine (ci-après toltérodine) est un antagoniste compétitif des récepteurs muscariniques capable d’inhiber les contractions produites par le carbachol, dans des préparations vésicales isolées de rat, de cobaye et d’humain. La toltérodine inhibe les contractions du détrusor chez le cobaye; elle inhibe également les contractions du détrusor de vessies humaines normales et hyperactives, déclenchées ex vivo par stimulation électrique. Chez
le chat anesthésié, la toltérodine inhibe de façon significativement plus marquée les contractions vésicales déclenchées par l'acétylcholine que la salivation déclenchée électriquement.
Pharmacodynamie
La toltérodine a des effets prononcés sur la fonction vésicale normale. L’administration d’une dose unique de 6,4 mg a principalement eu pour effets d’augmenter le volume d’urine résiduel – ce qui témoigne d’une évacuation incomplète de la vessie – et de réduire la pression exercée par le détrusor. Ces effets découlent de l’activité antimuscarinique de la toltérodine sur le bas appareil urinaire.
Des mesures urodynamiques effectuées chez des patients dont l’hyperactivité vésicale était traitée par la dose recommandée de toltérodine indiquent que cette substance augmente le volume atteint par la vessie lorsque se manifeste la première contraction, ainsi que la capacité vésicale maximale.
La biotransformation de la toltérodine par l’isoenzyme CYP2D6 (débrisoquine hydroxylase) produit un métabolite 5-hydroxyméthylé (DD 01) actif sur le plan pharmacologique. Ce métabolite exerce des effets antimuscariniques semblables à ceux de la toltérodine, tant in vivo qu’in vitro, ce qui, compte tenu des données pharmacocinétiques obtenues chez l’humain et l’animal, amène à conclure que, chez les métaboliseurs rapides, le métabolite DD 01 contribue grandement à l'effet thérapeutique de la toltérodine (voir Biotransformation ci-après et PHARMACOLOGIE DÉTAILLÉE).
Pharmacocinétique
Absorption : Lors d’une étude où des volontaires sains ont reçu par voie orale une dose de 5 mg de toltérodine marquée au 14C, au moins 77 % de la dose radiomarquée ont été absorbés. La toltérodine est absorbée rapidement, et la concentration sérique maximale (Cmax) est généralement atteinte de 1 à 2 heures après l'administration. La Cmax et l'aire sous la courbe (ASC) des concentrations en fonction du temps montrent que la pharmacocinétique de la toltérodine est proportionnelle à la dose lorsque celle-ci varie entre 1 et 4 mg. L'ingestion d'aliments n’a pas de portée clinique notable sur la pharmacocinétique de la toltérodine (voir PHARMACOLOGIE DÉTAILLÉE).
Biotransformation : Après son administration par voie orale, la toltérodine subit une biotransformation hépatique importante et est convertie en DD 01 par l’intermédiaire de la CYP2D6. On assiste ensuite à la formation d’un acide 5-carboxylique et d’un acide 5-carboxylique N-désalkylé, qui représentent respectivement 51 ± 14 % et 29 ± 6,3 % des métabolites récupérés dans les urines (voir PHARMACOLOGIE DÉTAILLÉE).
L’éventuel effet de la toltérodine sur la pharmacocinétique d’autres médicaments métabolisés par la CYP2D6, tels que les antidépresseurs tricycliques, certains antiarythmiques et inhibiteurs sélectifs du recaptage de la sérotonine et les neuroleptiques, n’a pas été officiellement évalué.
Variabilité de la biotransformation : Chez environ 7 % de la population générale, on observe dès la naissance une carence en CYP2D6 fonctionnelle, l’isoenzyme qui métabolise la toltérodine et
assure la formation du métabolite DD 01. Chez ces personnes, que l’on qualifie de « métaboliseurs lents » (par opposition aux « métaboliseurs rapides », qui forment le reste de la population), la biotransformation emprunte une autre voie métabolique : la désalkylation; celle-ci est assurée par l’isoenzyme 3A4 du cytochrome P450 et entraîne la formation de toltérodine N-désalkylée. Comme la toltérodine et le DD 01 ont des effets antimuscariniques semblables, on s’attend à ce que l’activité nette du L-tartrate de toltérodine soit comparable chez les métaboliseurs rapides et les métaboliseurs lents (voir PHARMACOLOGIE DÉTAILLÉE).
Distribution : La toltérodine se lie fortement aux protéines plasmatiques, surtout à l’α1-glycoprotéine acide. En moyenne, la fraction de toltérodine libre (calculée sur l’ensemble des concentrations obtenues au cours des études cliniques) est de 3,7 ± 0,13 %. Le métabolite 5-hydroxyméthylé (DD 01) ne se fixe pas autant que la toltérodine aux protéines plasmatiques, la fraction de DD 01 libre atteignant en moyenne 36 ± 4,0 %. Le rapport entre la concentration sanguine et la concentration sérique de la toltérodine est en moyenne de 0,6 et celui du DD 01, de 0,8, ce qui indique leur faible diffusion érythrocytaire. Après l’administration d’une dose intraveineuse de 1,28 mg, le volume de distribution de la toltérodine s’établit à 113 ± 26,7 L.
Excrétion : Après l’administration par voie orale d’une dose de 5 mg de toltérodine marquée au 14C à des volontaires sains, environ 77 % de la radioactivité ont été récupérés dans les urines et 17 %, dans les selles en l’espace de 7 jours. Moins de 1 % de la dose (< 2,5 % chez les métaboliseurs lents) a été excrété sous forme inchangée dans les urines et les fèces; de 5 à 14 % (< 1 % chez les métaboliseurs lents) de la dose ont été récupérés sous forme de DD 01 au cours des 24 heures suivant l’administration. Ces résultats concordent avec la demi-vie apparente de la toltérodine, qui varie entre 1,9 et 3,7 heures (voir PHARMACOLOGIE DÉTAILLÉE).
Populations particulières et états pathologiques
Âge : Au cours d’études comparatives de phase III, d’une durée de 12 semaines, l’innocuité de la toltérodine s’est généralement révélée semblable chez les sujets de tous les âges; il n’est donc pas nécessaire de modifier la posologie chez les patients âgés (voir PHARMACOLOGIE DÉTAILLÉE, Interactions médicamenteuses).
Sexe : Les propriétés pharmacocinétiques de la toltérodine et du DD 01 ne varient pas en fonction du sexe.
Race : On n’a observé aucune différence de pharmacocinétique attribuable à la race.
Insuffisance hépatique : La concentration sérique de la toltérodine et du DD 01 est plus élevée et la demi-vie, plus longue chez les sujets souffrant de cirrhose hépatique que chez des adultes jeunes et en bonne santé recevant la même dose (voir PHARMACOLOGIE DÉTAILLÉE, Interactions médicamenteuses).
Insuffisance rénale : On doit tenir compte des effets pharmacologiques possibles de même que des effets toxiques que pourrait causer l’accumulation des métabolites, lorsqu’on administre des doses répétées de toltérodine à des sujets en insuffisance rénale (FG < 30 mL/min) (voir PHARMACOLOGIE DÉTAILLÉE, Interactions médicamenteuses).
STABILITÉ ET CONSERVATION
Conserver ce produit à une température ambiante réglée entre 15 °C et 30 °C, dans l’emballage d’origine.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
Sans objet.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
TEVA-TOLTERODINE (L-tartrate de toltérodine) est offert dans les teneurs suivantes :
Comprimé à 1 mg : Comprimé blanc, rond, pelliculé, portant l’inscription
« 93 » gravée d’un côté et « 10 » de l’autre. Plaquettes alvéolées de 30 comprimés et flacons de
100 comprimés.
Comprimé à 2 mg : Comprimé blanc, rond, pelliculé, portant l’inscription
« 93 » gravée d’un côté et « 18 » de l’autre. Plaquettes alvéolées de 30 comprimés (3 plaquettes de 10 comprimés) et flacons de 100 comprimés.
Composition : Les comprimés TEVA-TOLTERODINE contiennent 1 mg ou 2 mg de L-tartrate de toltérodine ainsi que les ingrédients non médicinaux suivants : alcool polyvinylique partiellement hydrolysé, cellulose microcristalline, dioxyde de titane, glycolate d’amidon sodique, phosphate dibasique de calcium dihydrate, polyéthylèneglycol, silice colloïdale, stéarate de magnésium, talc.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : L-tartrate de toltérodine
Nom chimique : L-hydrogénotartrate de (R)-N,N-Diisopropyl-3-(2-hydroxy-5-méthylphényl)-3-phénylpropylamine
Formule moléculaire : C22H31NOC4H6O6
Formule développée :
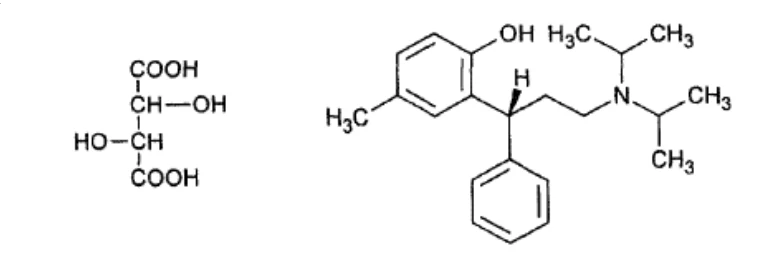
Masse moléculaire : 475,59 (anhydre)
Aspect physique : Poudre blanche ou crème.
Solubilité : Le tartrate de toltérodine se dissout dans l’éthanol et dans l’eau.
pH : Dans l’eau à 25 °C :
3,48 à une concentration de 12 mg/mL 3,69 à une concentration de 1 mg/mL
pKa : 9,87
Point de fusion : Entre 211 °C et 212 °C
ESSAIS CLINIQUES
Données démographiques et modalités de l’essai
Quatre études comparatives, d’une durée de 12 semaines chacune, ont permis d’évaluer le L-tartrate de toltérodine dans le traitement de cas d’hyperactivité vésicale comprenant des symptômes de fréquence mictionnelle accrue, d’urgence mictionnelle, d’incontinence d’urgence ou toute combinaison de ces symptômes. Dans deux des études, on a comparé l’administration de L-tartrate de toltérodine à raison de 2 mg, 2 fois par jour (n = 227), à celle d’oxybutynine à 5 mg, 3 fois par jour (n = 230), et d’un placebo (n = 113). Au cours de la troisième étude, on a comparé l’administration de L-tartrate de toltérodine à 1 mg (n = 123) et à 2 mg (n = 129), 2 fois par jour, à celle d’un placebo (n = 64). Enfin, durant la quatrième étude, on a comparé l’administration de L-tartrate de toltérodine à 2 mg, 2 fois par jour (n = 120), et de l’oxybutynine à 5 mg, 3 fois par jour (n = 120). Le paramètre d'efficacité principal dans le cadre de ces études était le nombre moyen de mictions par période de 24 heures. Les paramètres secondaires étaient le nombre moyen d’accès d'incontinence par période de 24 heures et le volume moyen d'urine émis par miction.
Résultats de l’étude
Après les 12 semaines de traitement, le L-tartrate de toltérodine s’est révélé significativement plus efficace que le placebo pour réduire le nombre moyen de mictions par période de 24 heures, dans deux des trois études comparatives avec placebo (études 008 et 009), et plus efficace que le placebo pour augmenter le volume moyen d’urine émis par miction, dans les trois études comparatives avec placebo. Dans ces trois mêmes études, les patients traités par le L-tartrate de toltérodine avaient tendance à présenter moins d’accès d’incontinence par période de 24 heures que les sujets qui recevaient le placebo. Des analyses groupées de ces trois études ont révélé les mêmes résultats. Dans les trois études comparatives avec l’oxybutynine, le L-tartrate de toltérodine et l’oxybutynine étaient équivalents quant à la réduction du nombre moyen de mictions par période de 24 heures et du nombre moyen d’accès d’incontinence par période de 24 heures. L’amélioration était significative au bout de 2 semaines de traitement par le L-tartrate de toltérodine, s’accentuant jusqu’à la 8e semaine. Cet effet thérapeutique s’est maintenu durant une période de traitement allant jusqu’à 12 mois.
Le tableau ci-dessous présente les résultats des quatre études de phase III menées durant 12 semaines (-008, -009, -010 et -015).
| Placebo | Toltérodine 2 mg, 2 f.p.j. | Oxybutynine 5 mg, 3 f.p.j. | Équivalence | |
| Résultats concernant l’efficacité - Étude B008 | ||||
Nombre de mictions/24 h n Valeurs initiales (E-T) Variation par rapport aux valeurs initiales (E-T) Valeur de p vs placebo | 56 11,7 (4,9) -1,6 (3,6) - | 118 11,5 (4,4) -2,7 (3,8) 0,0022 | 117 10,7 (3,3) -2,3 (2,7) NS | OUI |
* Nombre d’accès d’incontinence/24 h n Valeurs initiales (E-T) Variation par rapport aux valeurs initiales (E-T) Valeur de p vs placebo | 40 3,3 (3,9) -0,9 (1,5) - | 93 2,9 (3,1) -1,3 (3,2) NS | 88 2,6 (3,3) -1,7 (3,1) 0,023 | OUI |
Volume d’urine par miction n Valeurs initiales (E-T) Variation par rapport aux valeurs initiales (E-T) Valeur de p vs placebo | 56 157 (63) 6 (42) - | 118 166 (61) 38 (54) < 0,0001 | 116 176 (62) 47 (58) < 0,0001 | - |
| Résultats concernant l’efficacité - Étude B010 | ||||
Nombre de mictions/24 h n Valeurs initiales (E-T) Variation par rapport aux valeurs initiales (E-T) Valeur de p vs placebo | 56 11,6 (3,1) -1,4 (2,8) - | 109 11,6 (2,9) -1,7 (2,3) NS | 112 11,5 (3,5) -1,7 (3,0) NS | OUI |
* Nombre d’accès d’incontinence/24 h n Valeurs initiales (E-T) Variation par rapport aux valeurs initiales (E-T) Valeur de p vs placebo | 50 3,5 (3,3) -1,1 (2,1) - | 91 3,7 (3,3) -1,6 (2,4) NS | 103 3,4 (3,1) -1,9 (2,3) 0,012 | OUI |
Volume d’urine par miction n Valeurs initiales (E-T) Variation par rapport aux valeurs initiales (E-T) Valeur de p vs placebo | 56 160 (73) 13 (52) - | 109 155 (57) 31 (45) 0,015 | 112 149 (56) 46 (49) < 0,0001 | -- |
| Résultats concernant l’efficacité - Étude B009 | ||||
Nombre de mictions/24 h n Valeurs initiales (E-T) Variation par rapport aux valeurs initiales (E-T) Valeur de p vs placebo | 64 11,3 (3,4) -1,4 (2,3) - | 123 11,5 (3,7) -2,3 (3,0) 0,0029 | 129 11,2 (3,1) -2,3 (2,1) 0,0045 | -- |
* Nombre de mictions/24 h n Valeurs initiales (E-T) Variation par rapport aux valeurs | 55 3,5 (3,2) -1,3 (2,5) | 109 3,9 (4,0) -1,7 (2,8) | 117 3,6 (4,0) -1,7 (2,5) | -- |
| Placebo | Toltérodine 2 mg, 2 f.p.j. | Oxybutynine 5 mg, 3 f.p.j. | Équivalence | |
| initiales (E-T) Valeur de p vs placebo | - | NS | NS | |
Volume d’urine par miction n Valeurs initiales (E-T) Variation par rapport aux valeurs initiales (E-T) Valeur de p vs placebo | 64 158 (53) 10 (47) -- | 123 151 (56) 27 (41) 0,0059 | 129 155 (52) 36 (50) < 0,0001 | -- |
| Résultats concernant l’efficacité - Étude B0015 | ||||
Nombre de mictions/24 h n Valeurs initiales (E-T) Variation par rapport aux valeurs initiales (E-T) | -- | 119 12 (4,8) -2,1 (2,3) | 119 12,0 (4,7) -2,7 (5,3) | OUI |
* Nombre d’accès d’incontinence/24 h n Valeurs initiales (E-T) Variation par rapport aux valeurs initiales (E-T) | -- | 93 4,8 (5,5) -1,7 (2,5) | 95 4,3 (5,2) -2,1 (3,2) | OUI |
Volume d’urine par miction n Valeurs initiales (E-T) Variation par rapport aux valeurs initiales (E-T) Valeur de p vs oxybutynine | -- | 119 153 (67) 35 (53) 0,0032 | 119 142 (61) 54 (64) | -- |
* Exclut les patients sans incontinence au début de l’étude
NS = non significatif; E-T = écart-type.
Une étude a été menée en vue de comparer la biodisponibilité relative de deux préparations de tartrate de toltérodine : TEVA-TOLTERODINE à 2 mg (Teva Pharmaceutical Industries, Ltd) et DETROL à 2 mg (Pharmacia & Upjohn, É.-U.) chez 35 adultes non fumeurs et en bonne santé qui étaient à jeun. Il s’agissait d’une étude à répartition aléatoire croisée comprenant deux traitements à dose unique, deux séquences et deux périodes. Les résultats sont résumés dans le tableau ci-dessous.
Résumé des données de biodisponibilité comparative des études à dose unique sur la toltérodine
(N = 35) (quantité de produit administrée : 1 comprimé TEVA-TOLTERODINE à 2 mg et 1 comprimé
Detrol* à 2 mg, à des sujets à jeun)
Toltérodine (1 comprimé à 2 mg) D’après les données mesurées Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Produit évalué* | Produit de référence† | Rapport des moyennes géométriques (%)* | Intervalle de confiance à 90 %* |
ASCT (ng.h/mL) | 8,22609 13,928 (128%) | 8,47286 14,379 (122%) | 97,1 | 90,7 – 104 |
ASCI (ng.h/mL) | 8,53265 14,454 (131 %) | 8,77145 14,879 (125 %) | 97,3 | 91,0 – 104 |
Cmax (ng/mL) | 2,56267 3,415 (76,7 %) | 2,71474 3,598 (73,6 %) | 94,4 | 86,6 – 103 |
Tmax§ (h) | 1,131 (40,2 %) | 1,114 (43,6 %) | ||
T½§ (h) | 3,013 (63,6 %) | 2,950 (60,1 %) | ||
* Comprimés de tartrate de toltérodine dosés à 2 mg (Teva Pharmaceutical Industries, Ltd.). † Les comprimés DETROL à 2 mg (tartrate de toltérodine) (Pharmacia & Upjohn, É.-U.) ont été achetés aux États-Unis.
* D’après une estimation des moindres carrés.
§ Exprimé sous forme de moyenne arithmétique seulement (% CV).
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie préclinique
La toltérodine est un antagoniste compétitif des récepteurs muscariniques capable d’inhiber les contractions produites par le carbachol, dans des préparations vésicales isolées de rat, de cobaye et d’humain. Chez le chat anesthésié, la toltérodine inhibe de façon significativement plus marquée les contractions vésicales déclenchées par l’acétylcholine (DI50 = 101 nmol/kg) que la salivation déclenchée électriquement (DI50 = 257 nmol/kg), alors que l’oxybutynine a un tableau d’affinité opposé (contractions vésicales : DI50 = 200 nmol/kg; salivation : DI50 = 104 nmol/kg). À une concentration sérique libre comparable à celle qu’on observe en clinique, la toltérodine est dépourvue d’effet sur le système nerveux central (SNC) et la motilité intestinale de la souris. La toltérodine possède une grande affinité pour les récepteurs muscariniques, mais son affinité pour les récepteurs α-adrénergiques, les récepteurs de l’histamine, la jonction neuromusculaire et les canaux calciques est très faible.
Les études précliniques ont montré que la toltérodine inhibe les contractions du détrusor chez le cobaye aussi efficacement que l’oxybutynine; elle inhibe avec une puissance comparable à celle de l’oxybutynine les contractions du détrusor de vessies humaines normales ou hyperactives, déclenchées ex vivo par stimulation électrique. La toltérodine inhibe complètement les contractions stimulées électriquement.
On a évalué par télémétrie les effets de l’administration de toltérodine par voie orale pendant 10 jours sur l’appareil cardiovasculaire de chiens non anesthésiés. À raison de 1 mg/kg (toltérodine : 103 mcg/L; métabolite 5-hydroxyméthylé [DD 01] : 25 mcg/L), on a constaté une augmentation de la fréquence cardiaque et de la tension artérielle diastolique. À raison de 4,5 mg/kg (toltérodine : > 600 mcg/L; DD 01 : 100 mcg/L), on n’a observé aucune anomalie électrocardiographique ni aucun signe d’arythmie, outre un allongement (de 10 à 20 %) de l’intervalle QT.
Chez des chiens anesthésiés, l’administration de toltérodine en perfusion continue a eu un effet minime, voire nul, sur les appareils cardiovasculaire et respiratoire. On n’a obtenu d’effets marqués (allongement de 20 à 40 % de l’intervalle QT et de l’onde T) qu’à la concentration de 500 mcg/L. La fréquence cardiaque, la tension artérielle et la respiration sont demeurées pratiquement inchangées (1000 mcg/L).
Les effets de la toltérodine administrée par voie orale sur le système nerveux central, le tube digestif et la fonction rénale ont été évalués chez la souris. À strictement parler, la dose sans effet nocif observable (DSENO) est de 1,5 mg/kg (toltérodine : 2,1 mcg/L; DD 01 : 2,4 mcg/L). Cependant, la dose qui a produit des effets manifestes (15 mg/kg) dans le cadre de cette étude s’est révélée inoffensive lors d’autres essais. Par conséquent, la DSENO réelle pourrait être plus proche de 15 mg/kg que de 1,5 mg/kg. Cela dit, on peut s’attendre à ce qu’une dose de 15 mg/kg produise des concentrations sériques élevées de toltérodine (83 mcg/L) et de DD 01 (63 mcg/L).
La plupart des effets observés par suite de l’administration de fortes doses chez la souris (≥ 5 mg/kg) et le chien (≥ 1 mg/kg) étaient de nature antimuscarinique. En effet, la mydriase et la diminution de la motilité intestinale, ainsi que l’augmentation de l’activité locomotrice, du volume d’urine résiduel et de la fréquence cardiaque, sont toutes attribuables à l’action directe de la toltérodine et du DD 01 sur les récepteurs muscariniques. Des études précliniques révèlent que le métabolite DD 01 exerce une activité antimuscarinique semblable à celle de la toltérodine et que ses effets antimuscariniques in vivo s’exercent davantage sur la vessie que sur les glandes salivaires.
Le degré de fixation aux protéines sériques varie d’une espèce à l’autre; on doit en tenir compte dans les comparaisons entre l’animal et l’humain. Chez le chien, les concentrations de toltérodine et de DD 01 libres qui ont provoqué une augmentation de la fréquence cardiaque (toltérodine : 2,2 mcg/L; DD 01 : 8 mcg/L) étaient 17 et 8 fois plus élevées, respectivement, que les concentrations atteintes chez la plupart des patients traités à raison de 2 mg, 2 fois par jour (toltérodine : 0,13 mcg/L; DD 01 : 1,04 mcg/L). Chez la souris, les concentrations de toltérodine et de DD 01 libres auxquelles on a observé des effets sur le système nerveux central, la motilité intestinale et la fonction rénale (toltérodine : 13 mcg/L; DD 01 : 45 mcg/L) sont environ 100 et 40 fois plus élevées, respectivement, que celles qui sont prévues chez l’humain. On observe des différences comparables en ce qui concerne les concentrations de toltérodine et de DD 01 libres ayant provoqué un léger allongement de l’intervalle QT chez le chien non anesthésié (toltérodine : 13 mcg/L; DD 01 : 32 mcg/L), c.-à-d. des concentrations 100 et 30 fois plus élevées, respectivement, que chez l'humain).
Pharmacologie clinique
Pharmacodynamie
Après son administration par voie orale, la toltérodine est convertie dans le foie en un dérivé 5-hydroxyméthylé, principal métabolite actif sur le plan pharmacologique. Le métabolite 5-hydroxyméthylé (DD 01), qui possède une activité antimuscarinique comparable à celle de la toltérodine, contribue de manière importante à l’effet thérapeutique. La toltérodine et le DD 01 possèdent tous deux une grande affinité pour les récepteurs muscariniques, mais une affinité très faible pour les récepteurs α-adrénergiques, les récepteurs de l’histamine, la jonction neuromusculaire et les canaux calciques.
Les études précliniques ont montré que la toltérodine inhibe les contractions du détrusor chez le cobaye aussi efficacement que l’oxybutynine; elle inhibe avec une puissance comparable à celle de l'oxybutynine les contractions du détrusor de vessies humaines normales ou hyperactives, déclenchées ex vivo par stimulation électrique.
Biodisponibilité
On a établi la biodisponibilité absolue de la toltérodine en utilisant comme référence une dose intraveineuse de 1,28 mg. Les valeurs signalées pour des doses orales allant de 3,2 à 12,8 mg ont varié entre 29 et 39 %. Après sélection de métaboliseurs rapides et de métaboliseurs lents, la
biodisponibilité se chiffrait à 17 ± 9 % chez les premiers et à 65 ± 26 % chez les seconds. Cet écart s’explique par le fait que l’effet de premier passage est plus prononcé chez les métaboliseurs rapides. Cela dit, l’estimation de la biodisponibilité n’est pas indicative de l'effet clinique, puisque le DD 01 atteint des concentrations importantes sur le plan pharmacologique chez la plupart des patients (qui sont des métaboliseurs rapides) (voir Biotransformation).
Pharmacocinétique
Absorption : Lors d’une étude où des volontaires sains ont reçu par voie orale une dose de 5 mg de toltérodine marquée au 14C, au moins 77 % de la dose radiomarquée ont été absorbés. La toltérodine est absorbée rapidement, et la concentration sérique maximale (Cmax) est généralement atteinte de 1 à 2 heures après l’administration. La Cmax et l'ASC montrent que la pharmacocinétique de la toltérodine est proportionnelle à la dose lorsque celle-ci varie entre 1 et 4 mg. L'ingestion d'aliments ne modifie pas de manière cliniquement significative la pharmacocinétique de la toltérodine.
Biotransformation : Après son administration par voie orale, la toltérodine subit une biotransformation hépatique importante. La principale voie métabolique comporte l’oxydation du groupe 5-méthyl par l’intermédiaire de l’isoenzyme CYP2D6 et mène à la formation d’un métabolite 5-hydroxyméthylé, actif sur le plan pharmacologique. On assiste ensuite à la formation d’un acide 5-carboxylique et d’un acide 5-carboxylique N-désalkylé, qui représentent respectivement 51 ± 14 % et 29 ± 6,3 % des métabolites récupérés dans les urines.
Variabilité de la biotransformation : Chez environ 7 % de la population générale, on observe dès la naissance une carence en CYP2D6 fonctionnelle, l’isoenzyme qui métabolise la toltérodine et assure la formation du métabolite DD 01. Chez ces personnes, que l’on qualifie de « métaboliseurs lents » (par opposition aux « métaboliseurs rapides », qui forment le reste de la population), la biotransformation emprunte une autre voie métabolique : la désalkylation; celle-ci est assurée par l’isoenzyme 3A4 du cytochrome P450 et entraîne la formation de toltérodine N-désalkylée. Les résultats des études pharmacocinétiques indiquent que la toltérodine est métabolisée plus lentement chez les métaboliseurs lents que chez les métaboliseurs rapides. La toltérodine atteint donc des concentrations nettement plus élevées dans le sérum, alors que les taux sériques de DD 01 demeurent négligeables. Étant donné que la toltérodine et le DD 01 se fixent différemment aux protéines, la somme de leurs concentrations sériques libres est comparable chez les métaboliseurs lents et les métaboliseurs rapides, à l’état d'équilibre. Comme la toltérodine et le DD 01 ont des effets antimuscariniques semblables, on s’attend à ce que l’activité nette du L-tartrate de toltérodine soit comparable chez les métaboliseurs rapides et les métaboliseurs lents.
Excrétion : Après l’administration par voie orale d’une dose de 5 mg de toltérodine marquée au 14C à des volontaires sains, environ 77 % de la radioactivité ont été récupérés dans les urines et 17 %, dans les selles. Moins de 1 % de la dose (moins de 2,5 % chez les métaboliseurs lents) a été excrété sous forme inchangée, et de 5 à 14 %, l’ont été sous forme de DD 01. La majorité de la radioactivité a été récupérée au cours des 24 premières heures, ce qui concorde avec la demi-vie apparente de la toltérodine, qui a varié entre 1,9 et 3,7 heures lors des études de pharmacocinétique.
Pharmacocinétique dans des populations particulières
Âge : Lors d’études de phase I comportant l’administration de doses multiples, l’administration de toltérodine, à raison de 2 mg, 2 fois par jour, a donné lieu à des concentrations sériques de toltérodine et de DD 01 comparables chez les volontaires sains âgés (de 64 à 80 ans) et chez les plus jeunes (de moins de 40 ans). Toutefois, lors d’une autre étude de phase I au cours de laquelle des volontaires âgés (de 71 à 81 ans) ont reçu 1 ou 2 mg de toltérodine 2 fois par jour, les concentrations sériques moyennes de toltérodine et de DD 01 étaient de 20 et de 50 % supérieures, respectivement, à celles qu’ont affichées des volontaires sains plus jeunes. Cela dit, lors d’études comparatives de phase III ayant duré 12 semaines, aucune différence n’a été signalée entre les patients âgés et les patients jeunes quant à l’innocuité globale. Par conséquent, il n’est pas nécessaire de régler la posologie en fonction de l’âge (voir MISES EN GARDE ET PRÉCAUTIONS, Personnes âgées).
Enfants : La pharmacocinétique de la toltérodine n’a pas été établie chez l’enfant.
Sexe : On a comparé les données pharmacocinétiques obtenues chez les hommes et les femmes lors de trois essais cliniques de phase I (essais 022, 024 et 028) au cours desquels une dose de 2 mg de toltérodine était administrée à jeun. La pharmacocinétique de la toltérodine et du DD 01 s’est révélée indépendante du sexe : les Cmax moyennes de la toltérodine (1,6 mcg/L chez les hommes; 2,2 mcg/L chez les femmes) et du DD 01 (2,2 mcg/L chez les hommes; 2,5 mcg/L chez les femmes) étaient comparables chez les hommes et les femmes qui ont reçu des comprimés de toltérodine à libération immédiate dosés à 2 mg, de même que les ASC moyennes de la toltérodine (6,7 mcg/h/L chez les hommes; 7,8 mcg/h/L chez les femmes) et du DD 01 (10 mcg/h/L chez les hommes; 11 mcg/h/L chez les femmes). La demi-vie d'élimination de la toltérodine s’est chiffrée à 2,4 heures chez les sujets des deux sexes, tandis que la demi-vie du DD 01 a été de 3,3 heures chez les hommes et de 3,0 heures chez les femmes.
Race : On peut présumer que les différences entre les races en ce qui a trait à la capacité métabolique sont de nature quantitative et probablement moins importantes que celle qui existe, et qui a été amplement décrite, entre les métaboliseurs rapides et les métaboliseurs lents. On n’a pas observé de différence dans la pharmacocinétique de la toltérodine et du DD 01 chez les quelques sujets non blancs qui ont participé aux essais cliniques, par rapport aux autres sujets.
Insuffisance rénale : Au cours d’une étude, on a comparé la pharmacocinétique de la toltérodine chez 12 sujets souffrant d’insuffisance rénale et 12 sujets sains. L’exposition à la toltérodine et au DD 01 libres était en moyenne 2 à 3 fois plus élevée chez les insuffisants rénaux. Dans le cas le plus extrême, observé chez un métaboliseur lent souffrant d’insuffisance rénale, l’ASC de la toltérodine N-désalkylée était approximativement 60 fois plus élevée que chez le seul métaboliseur rapide en bonne santé dont l’ASC était mesurable. Cela dit, l'ASC de la toltérodine N-désalkylée est, en général, environ 10 fois plus élevée chez les insuffisants rénaux que chez les métaboliseurs lents en bonne santé. Les ASC de l'acide 5-carboxylique et de l'acide 5-carboxylique N-désalkylé étaient en moyenne 5 et 11 fois plus élevées, respectivement, chez les insuffisants rénaux (cas le plus extrême : 9 et 31 fois plus élevées) que chez la plupart des sujets sains exposés au médicament. On doit tenir compte des effets pharmacologiques possibles de même que des effets toxiques que pourrait causer l’accumulation des métabolites, lorsqu'on administre des doses
répétées de toltérodine à des sujets en insuffisance rénale (FG < 30 mL/min) (voir MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance hépatique : Comme c’est le cas de tout médicament métabolisé principalement par le foie, l’élimination de la toltérodine peut être considérablement ralentie en présence d’insuffisance hépatique. Lors d’une étude auprès de patients cirrhotiques, la demi-vie d’élimination de la toltérodine a été plus longue chez ces derniers (moyenne de 8,7 heures) que chez les volontaires sains, jeunes ou âgés (moyennes de 2 à 4 heures). La clairance de la toltérodine administrée par voie orale a été nettement plus lente chez les patients cirrhotiques (1,1 ± 1,7 L/h/kg) que chez les volontaires sains (5,7 ± 3,8 L/h/kg). En présence d’insuffisance hépatique grave, la posologie de L-tartrate de toltérodine ne doit pas dépasser 1 mg 2 fois par jour (voir MISES EN GARDE ET PRÉCAUTIONS).
Interactions médicamenteuses
Fluoxétine : La fluoxétine est un inhibiteur sélectif du recaptage de la sérotonine et un inhibiteur puissant de la CYP2D6. Lors d’une étude visant à évaluer l’effet de la fluoxétine sur la pharmacocinétique de la toltérodine et de ses métabolites, on a observé que la fluoxétine inhibait de façon significative la biotransformation de la toltérodine chez les métaboliseurs rapides, multipliant par 4,8 l’ASC de la toltérodine. Par contre, la Cmax et l’ASC du DD 01 étaient réduites de 52 et de 20 %, respectivement. Ainsi, la fluoxétine modifie la pharmacocinétique de la toltérodine, la rendant, chez les métaboliseurs rapides, semblable à celle des métaboliseurs lents. Enfin, même si la somme des concentrations sériques libres de toltérodine et de DD 01 augmente de 25 % en présence de fluoxétine, il n’est pas nécessaire de régler la posologie lorsque le L-tartrate de toltérodine et la fluoxétine sont administrés en concomitance (voir INTERACTIONS MÉDICAMENTEUSES).
Autres médicaments métabolisés par la CYP2D6 : On n’a pas officiellement évalué l’effet possible du L-tartrate de toltérodine sur la pharmacocinétique d’autres médicaments métabolisés par la CYP2D6 tels que le flécaïnide, la vinblastine, la carbamazépine et les antidépresseurs tricycliques (voir INTERACTIONS MÉDICAMENTEUSES).
Warfarine : Chez des volontaires sains, l’administration concomitante de toltérodine (2 mg, 2 fois par jour) pendant 7 jours et d’une dose unique (25 mg) de warfarine le 4e jour n’a eu aucun effet sur le temps de Quick, la suppression du facteur VII ni sur la pharmacocinétique de la warfarine.
Contraceptifs oraux : L'administration de toltérodine (2 mg, 2 fois par jour) n'a aucun effet sur la pharmacocinétique d'un contraceptif oral (éthinylœstradiol, 30 mcg; lévonorgestrel, 150 mcg), comme en a témoigné la mesure des concentrations d'éthinylœstradiol et de lévonorgestrel, effectuée pendant 2 mois chez des volontaires saines.
Diurétiques : L’administration concomitante de toltérodine (dose maximale de 4 mg, 2 fois par jour) pendant des périodes pouvant atteindre 12 semaines et de diurétiques (tels que l’indapamide, l’hydrochlorothiazide, le triamtérène, le bendrofluméthiazide, le chlorothiazide, le méthylchlorothiazide et le furosémide) n’a entraîné aucune anomalie électrocardiographique chez les sujets souffrant d’hyperactivité vésicale.
Inhibiteurs de la CYP3A4 : L’administration concomitante de toltérodine et de kétoconazole, un inhibiteur puissant de la CYP3A4, a été étudiée chez 8 sujets en bonne santé carencés en CYP2D6 fonctionnelle. L’association de ces deux agents a multiplié par 2,2 l’ASC de la toltérodine à l’état d’équilibre. On en déduit que d’autres inhibiteurs puissants de la CYP3A4, tels que les antibiotiques de la classe des macrolides (érythromycine et clarithromycine), les antifongiques azolés (kétoconazole, itraconazole et miconazole), la cyclosporine et la vinblastine, pourraient également faire augmenter les concentrations plasmatiques de la toltérodine (voir INTERACTIONS MÉDICAMENTEUSES).
D’après une étude d’exploration effectuée au moyen de marqueurs médicamenteux des principaux isoenzymes du cytochrome P450, il est peu probable que l’activité métabolique des isoenzymes 2D6, 2C19, 3A4 et 1A2 soit inhibée par le L-tartrate de toltérodine.
Électrophysiologie
Afin d’évaluer l’effet sur l’intervalle QT de la prise de comprimés de L-tartrate de toltérodine à libération immédiate (2 et 4 mg, 2 fois par jour), à l’état d’équilibre, on a mené un essai à double insu comportant une comparaison avec un placebo et un agent actif (moxifloxacine, 400 mg, 1 fois par jour) et une quadruple permutation chez 48 volontaires sains (âgés de 18 à 55 ans; proportions à peu près égales d’hommes et de femmes, ainsi que de métaboliseurs lents et de métaboliseurs rapides). L’intervalle QT a été mesuré durant 12 heures, notamment durant les pics plasmatiques à l’état d’équilibre. L’évaluation portait sur des doses de L-tartrate à libération immédiate atteignant jusqu’à 2 fois la plus forte dose recommandée.
Le tableau suivant résume les valeurs moyennes des plus importants effets exercés à l’état d’équilibre sur l’intervalle QTc corrigé suivant la formule de Fridericia, après des délais égaux et après correction en fonction des valeurs obtenues avec le placebo et des valeurs de départ. L’augmentation moyenne de la fréquence cardiaque liée à l’emploi de 4 et 8 mg/jour de toltérodine s’est élevée à 2,0 et à 6,3 battements par minute, respectivement. La variation de la fréquence cardiaque liée à la prise de moxifloxacine a été de 0,5 battement par minute.
| Agent et dose administrés | Multiple de la dose maximale recommandée | QTcF (ms) lu automatiquement** | QTcF (ms) lu manuellement** | ||||
Intervalle d’augmentation maximale | Estimation ponctuelle* | Intervalle de confiance à 90 % | Intervalle d’augmentation maximale | Estimation ponctuelle* | Intervalle de confiance à 90 % | ||
| Toltérodine, 2 mg, 2 f.p.j. | 1X | 3 | 1,4 | -2,8, 5,6 | 1 | 5,0 | 1,0, 9,0 |
| Toltérodine 4 mg, 2 f.p.j. | 2X | 1 | 5,6 | 2,2, 9,1 | 1 | 11,8 | 7,9, 15,8 |
| Moxifloxacine 400 mg, 1 f.p.j. | 1X | 4 | 13,5 | 9,9, 17,1 | 4 | 22,4*** | 19,3, 27,1 |
* L’estimation ponctuelle est la différence entre les moyennes arithmétiques obtenues en menant des comparaisons par paires entre agent actif et placebo. Les valeurs de QTc sont les valeurs de QT corrigées en fonction de la fréquence cardiaque à l’aide de la formule de Fridericia (QTc = QT/RR^0,33). ** La mesure automatisée s’étend du début de l’onde Q à la fin de l’onde T, et est réalisée simultanément dans
12 dérivations, tandis que seule la dérivation II est utilisée pour la mesure manuelle. Les motifs de cette différence entre la lecture automatique et la lecture manuelle de l’intervalle QT ne sont pas clairs.
*** L’effet sur l’intervalle QTc observé au cours de cet essai après l’administration de moxifloxacine durant 4 jours est peut-être plus important que celui qu’on observe habituellement lors d’essais du même genre sur d’autres médicaments.
La dose de 8 mg/jour de toltérodine à libération immédiate a semblé avoir un plus grand effet sur l’intervalle QT que la dose de 4 mg/jour. L’effet de la plus forte dose de toltérodine (2 fois la dose thérapeutique maximale recommandée) s’est révélé de 50 à 60 % moins important que celui de la moxifloxacine prise à la dose thérapeutique (400 mg, 1 fois par jour). On a observé une corrélation entre l’effet de la toltérodine sur l’intervalle QT et la concentration plasmatique de celle-ci. L’effet sur l’intervalle QTc a semblé plus important chez les métaboliseurs lents (carencés en CYP2D6) que chez les métaboliseurs rapides. Durant cet essai, les évaluations ponctuelles de l’allongement de l’intervalle QTc lu manuellement se sont élevées à 2,1 et à 8,7 ms respectivement chez les métaboliseurs rapides et les métaboliseurs lents qui avaient reçu la toltérodine à raison de 2 mg, 2 fois par jour. Cependant, cet essai n’était pas conçu pour permettre d’établir une comparaison statistique directe entre les métaboliseurs lents et les métaboliseurs rapides, ni entre les médicaments, les préparations de toltérodine ou les doses administrées. L’intervalle QTcF n’a pas dépassé 500 ms (valeur absolue), ni ne s’est allongé de plus de 60 ms chez aucun des sujets, qu’il s’agisse de métaboliseurs lents ou de métaboliseurs rapides, et peu importe la dose de toltérodine administrée (8 mg/jour ou 4 mg/jour). La portée clinique de ces observations dépendra des facteurs de risque et de la vulnérabilité de chaque patient (voir MISES EN GARDE ET PRÉCAUTIONS, Système cardiovasculaire).
TOXICOLOGIE
Toxicité aiguë
Des études ayant évalué l’administration orale d’une dose unique de toltérodine chez la souris, le rat et le chien ont fait état de différences interespèces. À la dose de 300 mg/kg, on a noté chez la souris un taux de mortalité de 10 à 60 %, alors que la dose de 375 mg/kg ne s’est pas révélée létale chez le rat. Chez la souris, la dose de 200 mg/kg n’a entraîné aucune mortalité. Chez le chien, la dose de 40 mg/kg (soit la dose maximale administrée pendant l’étude) n’a entraîné aucune mortalité, mais s’est accompagnée de signes cliniques marqués tels qu'une diminution de l'activité locomotrice, une altération de la conscience et un état de stupeur. Enfin, après l’administration d’une seule dose par voie intraveineuse, la DSENO a été de 8 mg/kg chez le rat et la souris; à la dose de 24 mg/kg, le taux de mortalité s’est établi à 30 % chez le rat et à 80 % chez la souris.
Toxicité chronique
D’après la distribution des métabolites dans l’urine de souris, de rats, de chiens et d’humains ayant reçu une dose orale de toltérodine radiomarquée, la biotransformation s’effectue de manière comparable chez la souris, le chien et l’humain, particulièrement en ce qui a trait à la formation du métabolite actif 5-hydroxyméthylé (DD 01). Par contre, elle est plus poussée chez le rat et s’effectue par l’intermédiaire d'autres voies métaboliques, notamment la mono- et la dihydroxylation du noyau benzénique non substitué. La souris constitue donc un modèle plus fiable que le rat pour l'évaluation de l'innocuité de la toltérodine chez l'humain.
Souris. On a administré des doses de 4, 12, 40 et 80 mg/kg/jour au cours de l'étude de 2 semaines, des doses de 4, 12 et 40 mg/kg/jour au cours de l'étude de 13 semaines et des doses de 3, 10 et
30 mg/kg/jour au cours de l'étude de 26 semaines. Durant l'étude de 2 semaines, aucun signe de toxicité n’a été observé par suite de l’administration de doses pouvant atteindre 80 mg/kg/jour. Durant l'étude de 13 semaines, 7 mâles et 8 femelles ayant reçu la dose de 40 mg/kg/jour sont morts peu de temps après l'administration d'une des doses. Des cas de mortalité liés au traitement sont également survenus lors de l'étude de 26 semaines : 12 mâles et 15 femelles sont morts moins de 1 heure après l'administration d’une des doses de 30 mg/kg/jour. Au cours de ces deux études (de 13 et de 26 semaines), la mortalité est survenue pendant toute la durée du traitement, à partir de la deuxième semaine. Bien qu'on ignore la cause exacte des morts inattendues, elles résultent fort probablement d’effets pharmacologiques puissants (insuffisance circulatoire et/ou respiratoire) survenus aux concentrations sériques de pointe.
Rat. On a administré à des rats des doses de 4, 12 ou 40 mg/kg/jour au cours de l’étude de toxicité chronique de 13 semaines. On a noté chez les femelles ayant reçu la dose de 40 mg/kg/jour une diminution du gain de poids et de la consommation d'aliments. En outre, 10 femelles sont mortes environ 20 heures après l'administration du médicament. Les morts sont survenues à partir de la 3e semaine. La cause de ces morts n'a pas pu être établie, mais elles sont fort probablement dues à des effets pharmacologiques puissants (insuffisance circulatoire et/ou respiratoire) découlant de l’accumulation progressive de toltérodine.
Chien. Les signes cliniques associés à la toltérodine lors des études de 13, 26 et 52 semaines (où les doses administrées étaient de 0,5, 1,5 et 4,5 mg/kg/jour) se sont caractérisés surtout par des effets antimuscariniques périphériques liés à la dose : sécheresse buccale, mydriase et sécheresse oculaire. Chez certains chiens recevant la dose de 1,5 mg/kg/jour, mais surtout chez ceux recevant la dose de 4,5 mg/kg/jour, la diminution de la production lacrymale a provoqué une conjonctivite et/ou des altérations de la cornée.
Durant ces trois études, on a observé dès le 1er jour des effets antimuscariniques centraux (perturbations locomotrices et somnolence) chez quelques-uns des chiens recevant les doses de 4,5 ou de 8 mg/kg/jour. Ces symptômes sont survenus chez des chiens dont les concentrations sériques de toltérodine (Cmax de 800 à 1250 mcg/L) et de DD 01 étaient élevées. Durant l'étude de 26 semaines, on a également signalé quelques cas d’ataxie et de tremblements chez les animaux recevant la plus forte dose de toltérodine.
La toltérodine et ses métabolites actifs chez l’être humain allongent le potentiel d’action (repolarisation à 90 %) des fibres de Purkinje du chien (en présence de 14 à 75 fois la concentration thérapeutique) et bloquent le courant de l’ion K+ dans les canaux potassiques obtenus par clonage du gène HERG (human ether-a-go-go-related gene) (en présence de 0,5 à 9,8 fois la concentration thérapeutique). Chez le chien, on a constaté l’allongement de l’intervalle QT après l’exposition à la toltérodine et aux produits de sa biotransformation chez l’humain (correspondant à entre 3,1 et 42 fois la concentration thérapeutique).
Cancérogénicité
On a étudié le pouvoir carcinogène de la toltérodine chez la souris et le rat. À la dose maximale tolérée chez la souris (30 mg/kg/jour ou 123 mg/m2/jour), la rate (20 mg/kg/jour) et le rat (30 mg/kg/jour), l’ASC de la toltérodine s’est chiffrée à 355 mcg•h/L, 291 mcg•h/L et 462 mcg•h/L, respectivement. À titre de comparaison, l'ASC obtenue chez l'être humain à raison
de 2 mg, 2 fois par jour, est évaluée à 34 mcg•h/L. L'exposition des animaux à la toltérodine lors des études de cancérogénicité était donc de 9 à 14 fois plus élevée que celle que est attendue chez l'humain. La fréquence des tumeurs n’a augmenté ni chez la souris, ni chez le rat.
Mutagénicité
Aucun effet mutagène n’a été imputé à la toltérodine lors d’une série d’épreuves effectuées in vitro, y compris les suivantes : épreuves de mutation bactérienne (test d’Ames) sur quatre souches de Salmonella typhimurium et deux souches d’Escherichia coli; épreuve de mutation génique sur les cellules L5178Y de lymphome murin et épreuves d’aberration chromosomique sur des lymphocytes humains. La toltérodine s'est également révélée dépourvue d’effet mutagène in vivo lors de l’épreuve du micronoyau dans la moelle osseuse murine.
Reproduction et tératologie
L’administration de 20 mg/kg/jour (ASC d’environ 500 mcg•h/L) à des souris femelles au cours des 2 semaines précédant l’accouplement et pendant la gestation n’a eu aucun effet sur la capacité de reproduction ni la fertilité, et n’a entraîné ni anomalie, ni malformation. D'après l'ASC, l'exposition totale a été environ 15 fois plus élevée chez l'animal qu’elle ne l’est normalement chez l'être humain. À des doses de 30 à 40 mg/kg/jour, la toltérodine a provoqué une augmentation de l’effet embryocide, une réduction du poids fœtal et une augmentation de la fréquence d’anomalies fœtales, toutes en fonction de la dose administrée. L’ASC, quant à elle, était à peu près 20 à 25 fois plus élevée que celle qu’on observe chez l’humain. Chez les souris mâles, la dose de 30 mg/kg/jour n'a eu aucun effet indésirable sur la fertilité.
RÉFÉRENCES
- 1. Bertilsson L. Geographical/interracial differences in polymorphic drug oxidation. Current state of knowledge of cytochromes P450 (CYP) 2D6 and 2C19. Clin Pharmacokinet 1995; 29:192-209.
- 2. Brøsen K, Gram LF, Haghfelt T, Bertilsson L. Extensive metabolizers of debrisoquine become poor metabolizers during quinidine treatment. Pharmacology & Toxicology 1987; 60:312-4.
- 3. Eichelbaum M, Gross AS. The genetic polymorphism of debrisoquine/sparteine metabolism- clinical aspects. Pharmacol Ther 1990; 46:377-94.
- 4. Fantl JA, Newman DK, Co-Chair. Treatment of urinary incontinence. In: Urinary incontinence in adults: acute and chronic management, clinical practice guideline; Number 2, 1996 update. US Department of Health and Human Services, Agency for Health Care Policy and Research, 1996: 31-73.
- 5.
Frewen W. Role of bladder training in the treatment of the unstable bladder in the female. Urol
Clin North Am 1979; 6:273-7.
- 6.
Malone-Lee J, Lubel D, Szonyi G. Low dose oxybutynin for the unstable bladder [abrégé].
BMJ 1992; 304:1053.
- 7.
Marinac JS, Foxworth JW, Willsie SK. Dextromethrophan polymorphic hepatic oxidation
(CYP2D6) in healthy black American adult subjects. Therapeutic Drug Monitoring 1995:17,120-4.
- 8. Maurice M, Pichard L, Daujat M, Fabre I, Joyeux H, Domergue J, Maurel P. Effects of imidazole derivates of cytochromes P450 from human heapatocytes in primary culture. The FASEB Journal 1992; 6:752-8.
- 9. Naerger H, Fry CH, Nilvebrant L. Effect of tolterodine on electrically induced contractions of isolated human detrusor muscle from stable and unstable bladders [abrégé]. Neurology and Urodynamics 1995; 14:524-6.
- 10. Otton SV, Wu D. Joffe RT, Cheung SW and Sellers EM. Inhibition by fluoxetine of cytochrome P450 2D6 activity. Clin Pharmaco Ther 1992; 53:401-9.
- 11. Ouslander JG, Blaustein J, Coonor A, Orzeck S, Yong CL. Pharmacokinetics and clinical effects of oxybutynin in geriatric patients. Journal of Urology 1988; 140:47-50.
- 12. Riva D, Casolati E. Oxybutynin chloride in the treatment of female idiopathic bladder instability. Results from double blind treatment, Clin Exp Obstet Gynecol 1984; 11:37-42.
- 13. Salvatore S, Khullar V. Cardozo L, Kelleher CJ. Abbott D, Hill S. Long term outcome of women with detrusor instability treated with oxybutynin [abrégé]. Neurourol Urodyn 1995; 14:460-1.
- 14. Tapp AJS, Cardozo LD, Versi F, Cooper D. The treatment of detrusor instability in post- menopausal women with oxybutynin chloride: a double blind placebo controlled study. Br J Obstet Gynaecol 1990; 97:521-6.
- 15.
Thomas TM, Plymat KR, Blannin J, Meade TW. Prevalence of urinary incontinence. BMJ
1980; 281:1243-5.
- 16.
Thüroff JW, Bunke B, Ebner A, Faber P, de Geeter P, Hannappel J, Heidler H, Madersbacher
H, Melchoir H, Schafer W, Schwenzer T, Stockle M. Randomized, double-blind, multicenter trial on treatment of frequency, urgency and incontinence related to detrusor hyperactivity: Oxybutynin versus propantheline versus placebo. J Urol 1991; 145:813-7.
- 17.
Urinary incontinence in adults - National Institute of Health consensus statement. JAMA 1989;
261:2685-90.
- 18. Yarker YE, Goa KL, Fitton A. Oxybutynin. A review of its pharmacodynamic and pharmacokinetic properties, and its therapeutic use in detrusor instability. Drugs and Aging 1995; 6:243-62.
- 19. Abrams P, Jackson S, Mattiasson A, et. al. A randomized, double-blind, placebo controlled, dose-ranging study of the safety and efficacy of tolterodine in patients with hyperreflexia [abrégé]. 26th Annual Meeting of International Continence Society; 27-30 August 1996; Athens, Greece: International Continence Society, 1996. Publication Citation.
- 20.
Winter S. Tolterodine: a new drug for urinary incontinence. Inpharma 1996;1040. Publication
Citation.
- 21.
Brynne N, Stahl M, Hallen B, Edlund P.O., Palmér L. Clinical Pharmacokinetics of
Tolterodine: A New Drug in the Treatment of Urge Incontinence [abrégé]. Therapie 1995; 50 (Suppl): abstr 353. Publication Citation.
- 22.
Ekström B, Stahl M, Mattiasson A, Andersson K-E. Effects of Tolterodine on Bladder
Function in Healthy Volunteers [abrégé]. AUA; J Urol 1995;153 (4 Suppl): 394A, Publication Citation.
- 23.
Larsson G, Hallén B, Nilvebrant L. Tolterodine in the Treatment of Urge Incontinence,
Analysis of the Pooled Phase II Efficacy and Safety Data [abrégé] 26th Annual Meeting of International Continence Society; 27-30 August 1996; Athens, Greece: International Continence Society, 1996. Publication Citation.
- 24.
Messelink EJ, Soler J.M., Madersbacher H, et. al. Urodynamic Aspects of the Efficacy of
Tolterodine, A New Antimuscarinic Drug in the Treatment of Detrusor Hyperreflexia [abrégé]. 25th Annual Meeting of international Continence Society; 17-20 October 1995; Sydney, Australia: International Continence Society, 1995. Publication Citation.
- 25.
Rentzhog L, Abrams P, Cardozo L, et. al. Tolterodine - A New Bladder Selective Drug for the
Treatment of Detrusor Instability [abrégé]. 25th Annual Meeting of International Continence Society; 17-20 October 1995; Sydney, Australia: International Continence Society, 1995. Publication Citation.
- 26. Stahl M, Brynne N, Ekström, et. al. Pharmacokinetics of Tolterodine in Relation to Effects on the Bladder in Healthy Volunteers [abrégé]. Therapie 1995; 50 (Supp1) abstr 355. Publication Citation.
- 27.
Stahl M.M.S., Ekström B, Sparf B, Mattiasson A, Andersson K-E. Urodynamic and Other
Effects of Tolterodine: A Novel Antimuscarinic Drug for the Treatment of Detrusor Overactivity [abrégé]. Neurol Urodyn 1995; 14:647-55. Publication Citation.
- 28. Gustafsson, L. The influence of ketoconazole on the pharmacokinetics and safety of tolterodine. An open, single group study in healthy volunteers. CTN 97-OATA-036 Pharmacia & Upjohn Document 9810186 (1998) – Données internes.
- 29. Brynne N, Olofsso S, Hallén B, Grälls M. Pharmacokinetics of tolterodine in subjects with renal failure compared to healthy volunteers. An open controlled non-randomized parallel group study. CTN 97-OATA-040. Document cB0013132 (1999) – Données internes.
- 30.
Layton D, Pearce GL, Shakir SAW. Safety profile of tolterodine as used in general practice in
England B Results of prescription-event monitoring. Drug Saf 2001; 24(9):703-13.
- 31. K.J. Kreder Jr, L. Brubaker and L. Mainprize: Tolerodine is equally effective in patients with mixed incontinence and those with urge incontinence alone. 2003 BJU International, 92,418-421.
- 32. Griebling TL, Kraus SR, Richter HE, Glasser DB, Carlsson M. Tolterodine extended release is well tolerated in older subjects. Int J Clin Pract. 2009; 63(8):1198-204.
- 33.
Zinner NR, Mattiasson A, Stanton S.L. Efficacy, Safety, and Tolerability of Extended-Release
Once-Daily Tolterodine Treatment for Overactive Bladder in Older versus Younger Patients. J Am Geriatr Soc 2002; 50: 799-807.
- 34.
Van Kerrebroeck P, Kreder K, Jonas U, Zinner N, Wein A. Tolterodine Once-Daily: Superior
Efficacy and Tolerability in the Treatment of the Overactive Bladder. Urology 2001; 57(3):414-21.
- 35.
Étude à répartition aléatoire croisée comprenant deux traitements, deux séquences et deux périodes et visant à comparer la biodisponibilité d’une dose unique de deux préparations de
tartrate de toltérodine en comprimés dosés à 2 mg chez des sujets à jeun. Données internes de Teva Canada Limitée.
- 36.
Monographie de Detrol, Pfizer Canada Inc., Kirkland (Québec), Canada. Date de révision :
12 février 2015. No de contrôle : 177883.