


Monographie de produit - Zelboraf
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Présentation / concentration | Ingrédients non médicinaux d’importance clinique |
| Orale | Comprimé pelliculé à 240 mg | Aucun ingrédient non médicinal d’importance clinique. Pour obtenir la liste complète des ingrédients, voir PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT. |
INDICATIONS ET UTILISATION CLINIQUE
ZELBORAF (vémurafénib) est indiqué en monothérapie dans le traitement du mélanome non résécable ou métastatique à mutation BRAF V600. La détection de la mutation BRAF V600 nécessite un test validé.
Dans les études de phase III et de phase II, les mutations BRAF V600 avaient été détectées par le test cobas® 4800 pour la mutation BRAF V600, un test approuvé par Santé Canada.
Les données cliniques appuyant l’efficacité de ZELBORAF en présence de mutations BRAF autres que V600E sont limitées.
ZELBORAF ne devrait pas être utilisé en présence de mélanome à mutation BRAF de type sauvage (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités).
ZELBORAF n’a pas été étudié chez des patients traités préalablement par des inhibiteurs de l’enzyme BRAF.
L’administration de ZELBORAF doit être prescrite et supervisée par un médecin qualifié possédant de l’expérience dans l’emploi d’agents anticancéreux.
Personnes âgées (≥ 65 ans)
Lors des études cliniques, les patients âgés (≥ 65 ans) ont présenté davantage de manifestations indésirables en prenant ZELBORAF (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
Enfants (< 18 ans)
L’innocuité et l’efficacité de ZELBORAF chez les patients de moins de 18 ans n’ont pas été établies. L’utilisation de ZELBORAF n’est pas approuvée chez les patients de moins de 18 ans.
CONTRE-INDICATIONS
ZELBORAF (vémurafénib) est contre-indiqué dans les conditions suivantes :
- hypersensibilité à ZELBORAF ou à tout ingrédient du comprimé. Pour une liste complète, voir PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
Les réactions indésirables graves ou les manifestations potentiellement mortelles sont les suivantes :
- atteinte hépatique
- allongement de l’intervalle QTc (voir Appareil cardiovasculaire, ci-dessous).
- cancers secondaires (voir Cancers, ci-dessous).
- réactions au médicament comportant le syndrome d’hypersensibilité médicamenteuse, le syndrome de Stevens-Johnson et l’érythrodermie bulleuse avec épidermolyse (voir Système immunitaire, ci-dessous).
- sensibilisation aux rayonnements et réaction cutanée de rappel après radiothérapie (voir Sensibilisation aux rayonnements et réaction cutanée de rappel après radiothérapie ci-dessous).
ZELBORAF (vémurafénib) n’a pas été étudié en présence d’insuffisance hépatique grave (voir Populations particulières, Insuffisance hépatique, ci-dessous).
L’administration des comprimés ZELBORAF doit être prescrite et supervisée par un médecin qualifié possédant de l’expérience dans l’emploi d’agents anticancéreux.
Généralités
La détection de tumeurs porteuses de la mutation BRAF V600 chez les patients traités par ZELBORAF (vémurafénib) doit être effectuée par une épreuve validée. Des expériences in vitro ont révélé une activation paradoxale des signaux de MAP-kinase dans les cellules à mutation BRAF de type sauvage exposées aux inhibiteurs de l’enzyme BRAF. Ce phénomène favoriserait la croissance des mélanomes à mutation BRAF de type sauvage. De nouveaux mélanomes primitifs ont été signalés chez des patients prenant ZELBORAF (voir Tumeurs malignes, ci-dessous). Ne pas utiliser ZELBORAF si le gène BRAF de la tumeur est de type sauvage ou inconnu.
L’épreuve de mutation BRAF cobas® 4800 a été conçue pour détecter à haute sensibilité les mutations V600E dans les tumeurs (80-90 % de toutes les mutations BRAF des mélanomes). Toutefois, sa sensibilité est moindre lorsqu’il s’agit de détecter les mutations BRAF V600 moins courantes, notamment la V600K, deuxième en importance pour les mélanomes (voir Partie II, ESSAIS CLINIQUES). Les données cliniques à l’appui de la prise de ZELBORAF en présence de mutations BRAF autres que V600E sont limitées.
Syndrome de lyse tumorale
Un cas de syndrome de lyse tumorale lié au traitement par le vémurafénib est survenu lors de l’étude de phase II portant sur 132 patients atteints de mélanome déjà traité auparavant.
Cancers
Carcinome épidermoïde cutané
Des cas de carcinome épidermoïde cutané (y compris les sous-types kérato-acanthome ou kérato-acanthome mixte) ont été signalés chez des patients traités par ZELBORAF (voir RÉACTIONS INDÉSIRABLES). L’incidence de carcinome épidermoïde cutané parmi les patients recevant ZELBORAF était d’environ 27 % pour l’ensemble des études. La majorité des lésions excisées examinées par un laboratoire de dermatopathologie central indépendant étaient classées comme étant du sous-type kérato-acanthome ou possédant des caractéristiques de kérato-acanthome mixte (52 %). Les lésions classées dans la catégorie « autre » (43 %) étaient, pour la plupart, des lésions cutanées bénignes (p. ex. verrue vulgaire, kératose actinique, kératose bénigne, kyste / kyste bénin). Le carcinome épidermoïde cutané survenait habituellement vers le début du traitement, le délai médian avant le premier événement étant de 7 à 8 semaines. Parmi les patients touchés, 33 % ont présenté plus de 1 effet de carcinome épidermoïde cutané, comptant une durée médiane de 6 semaines entre les effets. Les facteurs de risque associés au carcinome épidermoïde cutané lors des essais cliniques sur ZELBORAF comprenaient l’âge (≥ 65 ans), les antécédents de cancer de la peau, les mutations RAS et l’exposition chronique au soleil. La prise en charge des cas de carcinome épidermoïde cutané consistait généralement en une simple excision, et les patients étaient en mesure de poursuivre leur traitement sans ajustement posologique.
Les études non cliniques ont révélé que l’administration de vémurafénib à des souris augmentait la prolifération de carcinome épidermoïde cutané humain dans un modèle de xénogreffe tumorale (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacodynamie secondaire).
On recommande que tous les patients reçoivent une évaluation dermatologique avant que ne commence le traitement, et qu’un suivi soit effectué sur une base régulière pendant le traitement. Toute lésion suspecte doit être excisée, puis soumise à une évaluation dermatopathologique afin que soit instauré le traitement de référence localement établi. Aucun ajustement posologique n’est requis. La surveillance doit se poursuivre 6 mois après l’arrêt de la prise de ZELBORAF.
Aviser les patients d’informer leur médecin de tout changement cutané.
Nouveau mélanome primitif
Lors de l’étude clinique de phase III, 7 patients (2,0 %) ont présenté de nouveaux mélanomes primitifs. Exciser, puis poursuivre le traitement sans modifier la dose. Effectuer une évaluation dermatologique telle que ci-dessus pour le dépistage du carcinome épidermoïde cutané.
Cancers non cutanés
L’activation paradoxale des signaux de MAP-kinase dans les cellules à mutation BRAF de type sauvage exposées à des inhibiteurs de l’enzyme BRAF entraînerait un risque accru de tumeurs malignes non cutanées, y compris à mutations RAS, chez des patients prenant ZELBORAF. Lors des études cliniques, des cas de carcinomes épidermoïdes de la tête et du cou (langue et amygdales) ont été signalés en association avec ZELBORAF. Après la commercialisation, la progression d’un adénocarcinome pancréatique préexistant dans un cas, et d’une leucémie myélomonocytaire chronique (LMMC) dans un autre cas, est survenue pendant le traitement par ZELBORAF. La LMMC était porteuse d’une mutation RAS (voir RÉACTIONS INDÉSIRABLES), et les mutations KRAS se retrouvent souvent dans les cancers du pancréas.
User de prudence si ZELBORAF est destiné à des patients actuellement ou préalablement atteints d’un autre cancer, surtout s’il est associé à des mutations RAS. Un examen de la tête et du cou impliquant au moins une inspection visuelle de la muqueuse buccale et une palpation des ganglions lymphatiques doit donc être effectué avant l’amorce du traitement, puis tous les 3 mois pendant le traitement. Des examens pelviens (pour les femmes) et anaux doivent aussi être effectués avant l’amorce du traitement, à la fin du traitement ou selon le besoin clinique. Par ailleurs, les patients doivent passer une tomographie thoracique avant l’amorce du traitement ainsi que tous les 6 mois pendant le traitement. Après l’arrêt de la prise de ZELBORAF, la surveillance des signes de carcinome épidermoïde non cutané doit se poursuivre pendant un maximum de 6 mois. Tout résultat anormal commande une évaluation selon le besoin clinique.
Appareil cardiovasculaire
Allongement de l’intervalle QT
Les patients dont l’intervalle QTc était ≥ 450 ms au départ étaient exclus des études de phase II et de phase III.
Un allongement de l’intervalle QTc dépendant de l’exposition au médicament a été observé lors d’une étude secondaire non contrôlée de phase II, en mode ouvert, portant sur l’intervalle QT chez des patients dont le mélanome métastatique avait déjà été traité. L’analyse centralisée des ECG de l’étude de 132 patients prenant ZELBORAF à raison de 960 mg 2 fois par jour a révélé un allongement moyen de l’intervalle QTc par rapport au départ le jour 1 (3,3 ms; valeur supérieure de l’IC à 95 % : 5 ms) et le jour 15 (12,8 ms; valeur supérieure de l’IC à 95 % : 14,9 ms). L’effet moyen sur l’intervalle QTc est demeuré stable entre 12 et 15 ms après le premier mois de traitement; l’allongement moyen de l’intervalle QTc le plus marqué (15,1 ms; valeur supérieure de l’IC à 95 % : 17,7 ms) étant observé lors de l’évaluation du cycle 6 (semaine 18) (n = 85 patients). Les changements maximums de > 30 ms à l’intervalle QTc par rapport au départ survenant pendant le traitement ont été observés chez 58 patients (45 %). Deux patients (1,6 %) ont vu leur intervalle QTc absolu dépasser 500 ms (grade 3, CTCAE) pendant le traitement, tandis qu’un patient (0,8 %) a présenté un allongement de l’intervalle QTc > 60 ms par rapport au départ. Une relation entre la concentration de ZELBORAF et l’allongement de l’intervalle QTc a été démontrée.
L’allongement de l’intervalle QTc a aussi été observé lors de l’essai clinique de phase III chez des patients atteints de mélanome non résécable de stade IIIC ou IV, non traités auparavant. L’allongement de l’intervalle QT est susceptible d’augmenter le risque d’arythmies ventriculaires telles que la torsade de pointes. Une torsade de pointes persistante risque de se développer en fibrillation ventriculaire et aboutir à la mort subite cardiaque. Le traitement par ZELBORAF n’est pas recommandé en présence d’anomalie électrolytique ne pouvant être corrigée (p. ex. hypokaliémie, hypomagnésémie, hypocalcémie) ou de syndrome du QT long, ni chez les patients prenant des produits médicinaux susceptibles de prolonger l’intervalle QT (voir INTERACTIONS MÉDICAMENTEUSES, Aperçu).
La prudence s’impose pendant l’emploi de ZELBORAF en présence d’autres facteurs de risque de torsade de pointes, notamment un âge ≥ 65 ans, des antécédents familiaux de mort subite cardiaque à < 50 ans, une maladie cardiaque, des antécédents d’arythmie, une bradycardie, des manifestations neurologiques aiguës, le diabète sucré et une neuropathie autonome.
La surveillance de l’ECG et des électrolytes doit être effectuée avant le traitement par ZELBORAF et après une modification posologique. D’autres évaluations s’imposent : au jour 15 et tous les mois pendant les 3 premiers mois de traitement, puis tous les 3 mois ou plus souvent, selon le besoin clinique. Il n’est pas recommandé d’entreprendre un traitement par ZELBORAF si l’intervalle QTc dépasse 500 ms. Si, durant le traitement, l’intervalle QTc dépasse 500 ms (≥ grade 3, CTCAE 3), arrêter temporairement la prise de ZELBORAF, corriger les anomalies électrolytiques et maîtriser les facteurs de risque cardiaques d’allongement de l’intervalle QT (p. ex. insuffisance cardiaque congestive, bradyarythmies). Le traitement ne reprendra pas à moins que l’intervalle QTc ne redevienne inférieur à 500 ms, et devra être administré à une dose réduite, tel que décrit aux tableaux 6 et 7 (voir POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique). Il est recommandé d’abandonner définitivement le traitement par ZELBORAF si, malgré la correction des facteurs de risque associés, l’intervalle QTc demeure supérieur à 500 ms en ayant augmenté de plus de 60 ms par rapport aux valeurs préthérapeutiques. Il en est de même si les réductions recommandées de la dose ne sont pas atteignables efficacement alors que l’intervalle QTc dépasse 500 ms après une hausse inférieure ou égale à 60 ms par rapport aux valeurs préthérapeutiques (Tableau 7).
Hypertension
Des hausses de la tension artérielle ont été signalées en association avec ZELBORAF. Au cours du traitement, le changement moyen par rapport à la valeur initiale variait de 4 à 10 mm Hg pour la tension systolique et de 0 à 8 mm Hg pour la tension diastolique. La moyenne de la tension artérielle en tant que telle demeurait inférieure à 140/90 mm Hg. L’hypertension était une manifestation indésirable signalée chez 3 % des patients traités par ZELBORAF (voir RÉACTIONS INDÉSIRABLES, Réactions indésirables au médicament observées au cours des essais cliniques). Il y a lieu de surveiller la tension artérielle durant le traitement par ZELBORAF et de maîtriser l’hypertension, au besoin (voir Surveillance et épreuves de laboratoire). Les patients présentant une hypertension non maîtrisée étaient exclus des études cliniques.
Fonction hépatique
Une atteinte hépatique, y compris des cas signalés d’insuffisance hépatique, a été observée après la commercialisation de ZELBORAF indiqué en monothérapie. Des élévations des taux de transaminases (ALT / AST), de phosphatase alcaline et de bilirubine ont été signalées avec la prise de ZELBORAF en monothérapie dans le cadre de l’étude de phase III (voir Surveillance et épreuves de laboratoire et RÉACTIONS INDÉSIRABLES, Réactions indésirables observées après la commercialisation du médicament).
Administration concomitante d’ipilimumab
Lors d’un essai de phase I, des hausses des transaminases et de la bilirubine de grade 3 ont été signalées chez la majorité des patients qui recevaient de l’ipilimumab (3 mg/kg) et ZELBORAF (960 mg ou 720 mg deux fois par jour) en concomitance. Vu ces effets hépatotoxiques, toute nouvelle participation à l’étude (sur l’association) a pris fin. L’administration concomitante d’ipilimumab et de vémurafénib n’est pas recommandée.
Système immunitaire
De graves réactions d’hypersensibilité, notamment l’anaphylaxie, ont été signalées en association avec ZELBORAF (voir CONTRE-INDICATIONS et RÉACTIONS INDÉSIRABLES). Une réaction d’hypersensibilité comportant éruption cutanée, fièvre, tremblements et hypotension survenue 8 jours après le début du traitement par ZELBORAF à 960 mg deux fois par jour a été signalée lors d’un essai clinique. Des symptômes similaires ont été observés à la reprise d’un traitement par une dose unique de 240 mg de ZELBORAF. Le patient a arrêté de prendre ZELBORAF définitivement et s’est rétabli sans séquelles. Les réactions d’hypersensibilité graves incluaient notamment éruption généralisée, érythème et hypotension. En cas de réaction d’hypersensibilité grave, le traitement par ZELBORAF doit être arrêté de manière définitive.
De graves réactions cutanées sont survenues en association avec ZELBORAF. Des cas de syndrome d’hypersensibilité médicamenteuse, qui menace le pronostic vital et se caractérise par des éruptions cutanées graves, une lymphadénopathie, de la fièvre et des anomalies hématologiques (éosinophilie ou lymphocytes atypiques) ainsi qu’une atteinte des organes internes, ont été signalés après la commercialisation. Des cas de syndrome de Stevens-Johnson et d’érythrodermie bulleuse avec épidermolyse ont été signalés lors de l’étude clinique pivot parmi les manifestations rares, de même qu’après la commercialisation. En cas de réaction cutanée grave, le traitement par ZELBORAF doit être arrêté de manière définitive.
Troubles musculo-squelettiques et des tissus conjonctifs
Maladie de Dupuytren et fibromatose plantaire
Des cas de maladie de Dupuytren et de fibromatose plantaire ont été signalés pendant le traitement par ZELBORAF. La majorité des cas étaient légers ou modérés, mais on a aussi signalé des cas graves et incapacitants de maladie de Dupuytren (voir RÉACTIONS
INDÉSIRABLES, Réactions indésirables au médicament observées au cours des essais cliniques et RÉACTIONS INDÉSIRABLES, Réactions indésirables observées après la commercialisation du médicament).
Les manifestations indésirables doivent être prises en charge par une réduction de la dose, une interruption ou un arrêt définitif du traitement (voir POSOLOGIE ET ADMINISTRATION, Ajustement posologique).
Fonction visuelle
On a signalé des réactions oculaires graves liées au traitement par ZELBORAF, soit l’uvéite, l’iritis et l’occlusion de la veine rétinienne (voir RÉACTIONS INDÉSIRABLES). Surveiller régulièrement tout signe de réaction oculaire.
Pancréatite
Des cas de pancréatite médicamenteuse ont été signalés dans les études cliniques et après la commercialisation de ZELBORAF, survenant en général au cours des deux premières semaines de traitement. L’apparition d’une douleur abdominale inexpliquée doit être explorée sans délai par le dosage de l’amylase et de la lipase sériques et un bilan diagnostique approprié (p. ex. tomodensitométrie abdominale). Si le traitement par ZELBORAF est réinstauré après une crise de pancréatite, il faut surveiller étroitement les patients et envisager une modification de la dose.
Fonction rénale
Des cas d’atteinte rénale aiguë, allant d’une hausse légère ou moyenne de la créatininémie à une néphrite interstitielle aiguë et à une nécrose tubulaire aiguë, ont été signalés en lien avec le traitement par ZELBORAF au cours d’essais cliniques et après la commercialisation du produit. Dans le cadre d’une étude clinique de phase III, les augmentations du taux sérique de créatinine étaient légères (> 1-1,5 fois la limite supérieure de la normale [LSN]) ou moyennes (> 1,5-3 fois la LSN) et ont été réversibles dans la plupart des cas. L’incidence d’élévation de la créatininémie était de 40 % parmi les patients traités par ZELBORAF (contre 6 % parmi les patients traités par la dacarbazine). Une atteinte rénale aiguë est survenue chez 10 % des patients du groupe ZELBORAF et 1,4 % des patients du groupe témoin (voir RÉACTIONS INDÉSIRABLES). Un dosage du taux de créatinine sérique doit être effectué avant le début du traitement et à intervalles réguliers pendant le traitement par ZELBORAF, selon l’état clinique. Les modifications posologiques recommandées se trouvent sous la rubrique POSOLOGIE ET ADMINISTRATION, Ajustement posologique.
Peau
Photosensibilité
Lors des essais cliniques, une photosensibilité légère à grave a été signalée chez des patients traités par ZELBORAF (voir RÉACTIONS INDÉSIRABLES). Aviser tous les patients d’éviter l’exposition au soleil s’ils prennent ZELBORAF. Conseiller aux patients qui prennent le médicament de se protéger des coups de soleil en portant des vêtements protecteurs ainsi qu’en appliquant un écran solaire et un baume labial à large spectre UVA / UVB (FPS ≥ 30) pour leurs sorties à l’extérieur.
En présence de photosensibilité de grade 2 (intolérable) ou plus, on recommande une modification de la posologie (voir POSOLOGIE ET ADMINISTRATION, Posologie recommandée et ajustement posologique).
Sensibilisation aux rayonnements et réaction cutanée de rappel après radiothérapie
Des cas de sensibilisation aux rayonnements et de réaction cutanée de rappel après radiothérapie ont été signalés après la commercialisation du médicament chez des patients ayant subi une radiothérapie avant, pendant ou après le traitement par ZELBORAF. La plupart des cas étaient de nature cutanée, mais certains touchant des viscères ont eu une issue mortelle (voir Réactions indésirables observées après la commercialisation du médicament et INTERACTIONS MÉDICAMENTEUSES, Sensibilisation aux rayonnements et réaction cutanée de rappel après radiothérapie).
Les cas de réaction cutanée de rappel après radiothérapie se sont manifestés par une inflammation aiguë confinée à la zone ayant été irradiée auparavant et déclenchée par l’administration de ZELBORAF au moins 7 jours après l’arrêt de la radiothérapie. La majorité des cas étaient de nature cutanée, mais d’autres touchaient les poumons et la vessie. Les cas de sensibilisation aux rayonnements ont montré une potentialisation de la réaction aux rayonnements révélée par une gravité plus grande que prévu de la réaction à la lésion radique localisée. La majorité des cas touchaient la peau, mais d’autres concernaient l’œsophage, le foie, le cerveau et le rectum. Dans pratiquement tous les cas, les patients avaient reçu ZELBORAF en concomitance avec la radiothérapie ou dans les 3 jours suivant la fin du traitement. Dans un cas, un patient ayant des métastases hépatiques a présenté une nécrose du foie 10 semaines après avoir reçu 20 Gy en 5 fractions d’irradiation au niveau de la colonne thoracique alors que le traitement par ZELBORAF était temporairement suspendu. Deux patients ont présenté une nécrose radique du cerveau pendant le traitement par ZELBORAF.
Il est recommandé de ne pas utiliser ZELBORAF en concomitance avec une radiothérapie, sauf si le bienfait potentiel l’emporte sur le risque potentiel pour le patient.
Populations particulières
Fertilité
Aucune étude non clinique n’a été menée sur la fertilité. Lors des études de toxicologie à des doses répétées, aucune anomalie histopathologique n’a été signalée dans les organes reproducteurs des mâles et des femelles (voir TOXICOLOGIE).
Contraception
Les femmes et les hommes fertiles doivent utiliser des moyens de contraception efficaces pendant leur traitement par ZELBORAF et pendant au moins 6 mois après avoir cessé de prendre ZELBORAF.
Grossesse
ZELBORAF traverse la barrière placentaire du rat (les fœtus ont des taux qui représentent 3-5 % des taux maternels) et risque de nuire au fœtus en interférant avec la fonction BRAF, essentielle au développement embryonnaire. ZELBORAF n’était pas tératogène pour les embryons ou les fœtus de rates ou de lapines exposées respectivement à 1,7 fois et à 0,7 fois les taux chez l’humain (voir TOXICOLOGIE).
ZELBORAF n’est pas recommandé pendant la grossesse à moins que les bienfaits potentiels pour la mère l’emportent sur le risque potentiel pour le fœtus. Aucune étude adéquate ni bien contrôlée n’a été menée chez les femmes enceintes. Cependant, la transmission du vémurafénib au fœtus par le placenta (à raison d’environ 50 % des taux maternels) a été signalée. En raison de son mode d’action, le vémurafénib pourrait nuire au fœtus s’il est administré à une femme enceinte.
Travail et accouchement
L’innocuité de l’emploi de ZELBORAF pendant le travail et l’accouchement n’a pas été établie.
Allaitement
On ignore si ZELBORAF passe dans le lait maternel humain. Le risque pour le nouveau-né ou le nourrisson ne peut pas être exclu. La décision d’arrêter soit l’allaitement, soit le traitement par ZELBORAF doit être prise en tenant compte des bienfaits de l’allaitement pour le nourrisson par rapport aux bienfaits du traitement pour la mère.
Enfants
L’efficacité et l’innocuité de ZELBORAF chez les enfants de moins de 18 ans n’ont pas été établies. L’utilisation de ZELBORAF n’est pas approuvée chez les patients de moins de 18 ans.
Personnes âgées
Parmi les 336 patients atteints de mélanome métastatique ou non résécable traités par ZELBORAF lors de l’étude de phase III, 94 patients (28 %) étaient âgés de ≥ 65 ans. Les patients âgés (≥ 65 ans) des études cliniques ont présenté davantage de manifestations indésirables, notamment le carcinome épidermoïde cutané, la diminution de l’appétit et les troubles cardiaques. Les effets de ZELBORAF sur la survie globale, la survie sans progression et le taux de réponse globale étaient similaires chez les personnes âgées et chez les plus jeunes.
Sexe
Les manifestations indésirables de grade 3 signalées plus souvent chez les femmes que chez les hommes étaient l’éruption cutanée, l’arthralgie et la photosensibilité (voir RÉACTIONS INDÉSIRABLES et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques).
Insuffisance rénale
L’innocuité et l’efficacité de ZELBORAF n’ont pas été étudiées en présence d’insuffisance rénale.
Insuffisance hépatique
ZELBORAF n’a pas été étudié en présence d’insuffisance hépatique grave. Étant donné que ZELBORAF est principalement éliminé par le foie, les patients présentant une insuffisance hépatique grave risquent d’obtenir des concentrations générales qui aggraveraient ou multiplieraient les manifestations indésirables liées à l’exposition, dont l’allongement de l’intervalle QTc (voir POSOLOGIE ET ADMINISTRATION, Ajustement posologique / Insuffisance hépatique).
Surveillance et épreuves de laboratoire
La présence d’une mutation BRAF V600 doit être confirmée par une épreuve validée dans un laboratoire expérimenté avant que ne commence la prise de ZELBORAF.
Il y a lieu d’effectuer un dosage des enzymes hépatiques (transaminases et phosphatase alcaline) et de la bilirubine avant l’instauration du traitement, puis une surveillance tous les mois ou selon le besoin clinique, car une hépatotoxicité risque de survenir avec la prise de ZELBORAF. Pour connaître les modifications posologiques recommandées, consulter la section POSOLOGIE ET ADMINISTRATION, Ajustement posologique.
Un ECG et un bilan électrolytique doivent être effectués au départ et le jour 15, ainsi qu’aux mois 1, 2 et 3, après quoi, la surveillance se fera tous les trois mois ou plus souvent, selon le besoin clinique. La prise de la tension artérielle et un examen ophtalmologique doivent être effectués au départ, puis à intervalles réguliers pendant le traitement par ZELBORAF.
Créatinine : le taux sérique de créatinine doit être déterminé avant le début du traitement et surveillé périodiquement pendant le traitement, selon la situation clinique.
RÉACTIONS INDÉSIRABLES
Aperçu des réactions indésirables au médicament
Les réactions indésirables au médicament les plus fréquentes (> 30 %) signalées parmi les patients traités par ZELBORAF (vémurafénib) consistaient en l’arthralgie, l’éruption cutanée, l’alopécie, la fatigue, les réactions de photosensibilité, les nausées, la diarrhée, les céphalées, le prurit et le papillome cutané, d’intensité légère ou modérée dans la plupart des cas.
Réactions indésirables au médicament observées au cours des essais cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des réactions indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés à ceux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les réactions indésirables qui sont tirés d’études cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’approximation des taux.
Les réactions indésirables au médicament décrites dans cette section ont été relevées lors de deux essais cliniques : une étude de phase III (NO25026) chez des patients porteurs d’un mélanome métastatique ou non résécable à mutation BRAF V600 n’ayant jamais été traité et une étude de phase II (NP22657) chez des patients porteurs d’un mélanome métastatique à mutation BRAF V600 dont au moins un traitement systémique avait échoué.
Lors de l’étude de phase III en mode ouvert, 675 patients étaient répartis aléatoirement dans un rapport de 1 pour 1 afin de recevoir soit ZELBORAF, soit la dacarbazine; les patients randomisés du groupe sous ZELBORAF ont reçu initialement une dose orale de 960 mg deux fois par jour; les patients randomisés du groupe témoin sous agent actif ont reçu de la dacarbazine à raison de 1000 mg/m2, administrée par voie intraveineuse toutes les 3 semaines. La durée médiane du traitement par ZELBORAF soumis aux évaluations d’innocuité était de 6,62 mois, tandis qu’elle était de 0,79 mois pour le traitement par dacarbazine. L’étude de phase II, non contrôlée et en mode ouvert, comportait un seul groupe de 132 patients recevant ZELBORAF à raison de 960 mg deux fois par jour. Dans cette étude, la durée médiane du traitement était de 5,7 mois.
Lors de l’étude de phase III, un pourcentage plus élevé de patients sous ZELBORAF (47 %) que sous dacarbazine (18 %) ont éprouvé des manifestations indésirables graves. Les manifestations indésirables graves de grade 3 les plus fréquentes (≥ 1 %) chez les patients recevant ZELBORAF étaient les suivantes (termes privilégiés) : carcinome épidermoïde cutané (19 %), kérato-acanthome (10 %), mélanome malin (2 %) et carcinome basocellulaire (1 %). Les manifestations indésirables graves à la dacarbazine étaient surtout des infections et des infestations.
Dans toutes les études, un faible pourcentage de patients ont présenté des manifestations indésirables entraînant le retrait du traitement. Les manifestations indésirables justifiant un arrêt permanent du traitement à l’étude pendant l’étude de phase III sont survenues chez 7 % des patients recevant ZELBORAF et 2 % des patients recevant la dacarbazine. Pendant l’étude de phase II, les manifestations indésirables justifiant un arrêt permanent du traitement à l’étude sont survenues chez 3 % des patients.
Le Tableau 1 résume les réactions indésirables au médicament survenant chez au moins 10 % des patients traités par ZELBORAF dans les études de phase III ou de phase II.
Tableau 1 Résumé des réactions indésirables au médicament* survenant chez ≥ 10 % des patients traités par ZELBORAF au cours des essais cliniques
| Étude de phase III : patients n’ayant jamais reçu de traitement** | Étude de phase II : patients dont ≥ 1 traitement par voie générale préalable a échoué | ||||||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
ZELBORAF n = 337+ | Dacarbazine## n = 287+ | ZELBORAF n = 132 | |||||||||||||||||||||||
| Réactions indésirables au médicament | Tous grades (%) | Grade 3 (%) | Grade 4 (%) | Tous grades (%) | Grade 3 (%) | Grade 4 (%) | Tous grades (%) | Grade 3 (%) | Grade 4 (%) | ||||||||||||||||
| Troubles de la peau et des tissus sous-cutanés | |||||||||||||||||||||||||
| Éruption cutanée | 41 | 9 | - | 2 | - | - | 54 | 7 | - | ||||||||||||||||
| Réaction de photosensibilité | 41 | 4 | - | 5 | - | - | 52 | 3 | - | ||||||||||||||||
| Alopécie | 48 | - | - | 2 | - | - | 38 | - | - | ||||||||||||||||
| Prurit | 25 | 1 | - | 2 | - | - | 32 | 2 | - | ||||||||||||||||
| Hyperkératose | 29 | 1 | - | < 1 | - | - | 30 | - | - | ||||||||||||||||
| Éruption cutanée maculo-papillaire | 10 | 3 | - | < 1 | - | - | 21 | 6 | - | ||||||||||||||||
| Sécheresse de la peau | 23 | - | - | < 1 | - | - | 19 | - | - | ||||||||||||||||
| Kératose actinique | 12 | - | - | 4 | - | - | 17 | - | - | ||||||||||||||||
Éruption papillaire Érythème | 5 17 | < 1 - | - - | < 1 2 | - - | - - | 11 10 | - - | - - | ||||||||||||||||
Syndrome d’érythrodysesthésie palmo-plantaire Lésion cutanée | 9 11 | < 1 - | - | 1 1 | - - | - - | 10 6 | 2 - | - - | ||||||||||||||||
| Troubles musculo-squelettiques et des tissus conjonctifs | |||||||||||||||||||||||||
| Arthralgie | 56 | 6 | - | 4 | 1 | - | 68 | 8 | - | ||||||||||||||||
| Myalgie | 15 | 1 | - | 2 | - | - | 24 | < 1 | - | ||||||||||||||||
| Douleur aux extrémités | 21 | < 1 | - | 7 | 2 | - | 10 | - | - | ||||||||||||||||
| Douleur musculo-squelettique | 12 | < 1 | - | 4 | < 1 | - | 12 | - | - | ||||||||||||||||
| Dorsalgie | 13 | < 1 | - | 7 | < 1 | - | 11 | < 1 | - | ||||||||||||||||
| Arthrite | 4 | < 1 | - | - | - | 10 | 2 | - | |||||||||||||||||
| Organisme entier ou point d’administration | |||||||||||||||||||||||||
| Fatigue | 46 | 3 | - | 35 | 2 | - | 57 | 4 | - | ||||||||||||||||
| Œdème périphérique | 20 | < 1 | - | 5 | - | - | 23 | - | - | ||||||||||||||||
| Pyrexie | 21 | < 1 | - | 10 | < 1 | - | 19 | 2 | - | ||||||||||||||||
| Asthénie | 14 | < 1 | - | 10 | < 1 | 2 | - | - | |||||||||||||||||
| Troubles gastro-intestinaux | |||||||||||||||||||||||||
| Nausées | 38 | 2 | - | 45 | 2 | - | 42 | 3 | - | ||||||||||||||||
| Diarrhée | 36 | 1 | - | 13 | < 1 | - | 32 | < 1 | - | ||||||||||||||||
| Vomissements | 21 | 2 | - | 28 | 1 | - | 28 | 2 | - | ||||||||||||||||
| Constipation | 14 | < 1 | - | 25 | - | - | 17 | - | - | ||||||||||||||||
| Douleur abdominale | 10 | 2 | 5 | < 1 | - | 10 | 2 | - | |||||||||||||||||
| Étude de phase III : patients n’ayant jamais reçu de traitement** | Étude de phase II : patients dont ≥ 1 traitement par voie générale préalable a échoué |
|---|
ZELBORAF n = 337+ | Dacarbazine## n = 287+ | ZELBORAF n = 132 |
|---|
| Réactions indésirables au médicament | Tous grades (%) | Grade 3 (%) | Grade 4 (%) | Tous grades (%) | Grade 3 (%) | Grade 4 (%) | Tous grades (%) | Grade 3 (%) | Grade 4 (%) | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Douleur abdominale haute | 10 | < 1 | - | 3 | - | - | 5 | 2 | - | |||||||||||||||
| Troubles du système nerveux | ||||||||||||||||||||||||
| Céphalées | 33 | 1 | - | 10 | - | - | 29 | - | - | |||||||||||||||
| Dysgueusie | 15 | - | - | 4 | - | - | 11 | - | - | |||||||||||||||
Neuropathie périphérique Étourdissements | 3 11 | - < 1 | - - | < 1 5 | - - | - - | 11 6 | < 1 - | - - | |||||||||||||||
| Tumeurs bénignes, malignes et indéterminées (y compris kystes et polypes) | ||||||||||||||||||||||||
| Papillome cutané | 28 | < 1 | - | < 1 | - | - | 31 | - | - | |||||||||||||||
| Carcinome épidermoïde cutané# | 27 | 26 | - | < 1 | < 1 | - | 26 | 25 | - | |||||||||||||||
| Kératose séborrhéique | 13 | < 1 | - | 1 | - | - | 14 | - | - | |||||||||||||||
| Nævus mélanocytique | 10 | - | - | 1 | - | - | 5 | - | - | |||||||||||||||
| Investigations | ||||||||||||||||||||||||
| Hausse de la gammaglutamyl-transférase | 7 | 4 | < 1 | 1 | - | - | 15 | 6 | 4 | |||||||||||||||
| Perte pondérale | 9 | 1 | 3 | 10 | < 1 | - | ||||||||||||||||||
| Troubles métaboliques et nutritionnels | ||||||||||||||||||||||||
| Baisse de l’appétit | 22 | < 1 | - | 8 | < 1 | - | 23 | - | - | |||||||||||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||||||||||||||||||
| Toux | 13 | - | - | 8 | < 1 | - | 15 | - | - | |||||||||||||||
Douleur laryngopharyngée Dyspnée | 7 11 | - 1 | - - | 2 9 | - 2 | - < 1 | 10 8 | - - | - - | |||||||||||||||
| Lésions, intoxications et complications liées à l’intervention | ||||||||||||||||||||||||
| Coups de soleil | 15 | < 1 | - | - | - | - | 14 | - | - | |||||||||||||||
| Troubles psychiatriques | ||||||||||||||||||||||||
Dépression Insomnie | 5 10 | < 1 - | - - | 2 6 | - - | - - | 10 7 | < 1 - | - - | |||||||||||||||
| Troubles rénaux et urinaires | ||||||||||||||||||||||||
| Atteinte rénale aiguë | 10## | 1 | < 1 | 1,4 | < 1 | - | 1,5 | - | - | |||||||||||||||
* Les réactions indésirables au médicament étaient signalées à l’aide de MedDRA, et leur toxicité cotée d’après les NCI-CTCAE v 4.0 (critères de toxicité courants du NCI).
# « Carcinome épidermoïde cutané » comprend les cas de kérato-acanthome et de maladie de Bowen. Tous les cas de carcinome épidermoïde cutané devaient être signalés comme étant de grade 3 d’après les directives données aux investigateurs de l’étude (cependant, dans les études de phase III et de phase II, un investigateur de chaque étude était en désaccord avec cette méthode), et aucun changement de la dose ni retrait du traitement n’a été requis.
+ Représente la population de l’étude d’innocuité, les patients randomisés pour recevoir au moins une dose de ZELBORAF ou de dacarbazine.
** Données tirées de l’analyse d’innocuité actualisée avec le 1er février 2012 comme date de point.
## Pour les patients du groupe dacarbazine qui ont été permutés au groupe ZELBORAF, seules les manifestations indésirables survenues avant la date de la permutation sont incluses.
## Englobe atteinte rénale aiguë, insuffisance rénale et modifications des valeurs de laboratoire évoquant une atteinte rénale aiguë; analyse incluant 419 patients, dont 84 provenant du groupe dacarbazine, au 27 mai 2015.
Les réactions indésirables au médicament ci-dessous ont été signalées chez < 10 % des patients traités par ZELBORAF pendant les études de phase III et de phase II :
Troubles de la peau et des tissus sous-cutanés : kératose pilaire (9 %), érythème noueux – une forme de panniculite (2 %), syndrome de Stevens-Johnson (< 1 %), érythrodermie bulleuse avec épidermolyse (< 1 %)
Troubles cardiaques : fibrillation auriculaire (3 %), défaillance cardiaque (< 1 %)
Troubles musculo-squelettiques et des tissus conjonctifs : enflure des articulations (5 %), faiblesse musculaire (4 %), maladie de Dupuytren (1 %)
Troubles du système nerveux : paralysie du VIIe nerf crânien (1 %), syncope / perte de connaissance (1 %)
Tumeurs bénignes, malignes et indéterminées (y compris kystes et polypes) : carcinome basocellulaire (3 %)
Infections et infestations : folliculite (8 %)
Troubles oculaires : occlusion de la veine rétinienne (< 1 %), uvéite / iritis (3 %)
Troubles vasculaires : hypertension (3 %), vasculite (1 %)
Troubles métaboliques et nutritionnels : hypokaliémie (5 %), déshydratation (3 %), syndrome de lyse tumorale (< 1 %)
Troubles gastro-intestinaux : pancréatite (< 1 %)
Investigations : hausse de la créatinine sanguine (7 %), prolongation de l’intervalle QT à l’électrocardiogramme (3 %)
Le Tableau 2 résume les manifestations indésirables cliniquement pertinentes (graves ou de grade ≥ 3) survenues plus souvent chez les femmes que chez les hommes dans le groupe prenant le vémurafénib dans l’essai de phase III. Les femmes ont éprouvé environ deux fois plus de manifestations cliniquement importantes d’arthralgie, de réactions de photosensibilité et d’éruption cutanée que les hommes dans cette étude.
Tableau 2 Résumé des manifestations indésirables graves ou de grade ≥ 3 selon les CTCAE du NCI, chez les hommes et chez les femmes*
| Système ou manifestation indésirable | Grade ≥ 3 : femmes sous vémurafénib N = 137 Nombre (%) | Graves : femmes sous vémurafénib N = 137 Nombre (%) | Grade ≥ 3 : hommes sous vémurafénib N = 199 Nombre (%) | Graves : hommes sous vémurafénib N = 199 Nombre (%) |
|---|---|---|---|---|
| Troubles de la peau et des tissus sous-cutanés | 35 (26) | 2 (1) | 26 (13) | 2 (1) |
| Éruption cutanée | 17 (12) | 1 (< 1) | 11 (6) | 1 (< 1) |
| Système ou manifestation indésirable | Grade ≥ 3 : femmes sous vémurafénib N = 137 Nombre (%) | Graves : femmes sous vémurafénib N = 137 Nombre (%) | Grade ≥ 3 : hommes sous vémurafénib N = 199 Nombre (%) | Graves : hommes sous vémurafénib N = 199 Nombre (%) |
|---|---|---|---|---|
| Réaction de photosensibilité | 5 (4) | -- | 4 (2) | -- |
| Éruption maculo-papillaire | 4 (3) | -- | 4 (2) | -- |
| Prurit | 3 (2) | -- | 2 (1) | 1 (< 1) |
| Organisme entier ou point d’administration | 10 (7) | 4 (3) | 10 (5) | 6 (3) |
| Fatigue | 3 (2) | 1 (< 1) | 3 (2) | 2 (1) |
| Troubles gastro-intestinaux | 9 (7) | 2 (1) | 10 (5) | 5 (3) |
| Nausées | 3 (2) | -- | 1 (< 1) | -- |
| Troubles musculo-squelettiques et des tissus conjonctifs | 10 (7) | 3 (2) | 9 (5) | 3 (2) |
| Arthralgie | 7 (5) | 1 (< 1) | 4 (2) | 1 (< 1) |
| Troubles respiratoires, thoraciques et médiastinaux | 5 (4) | 2 (1) | 5 (3) | 1 (< 1) |
| Embolie pulmonaire | 2 (1) | 2 (1) |
| -- |
* À la date de point du 30 décembre 2010
Valeurs hématologiques et biochimiques anormales
Les valeurs hépatiques anormales relevées pendant l’étude clinique de phase III sont résumées au Tableau 3, avec le pourcentage de patients dont les valeurs initiales sont passées au grade 3 ou 4.
Tableau 3 Passage des valeurs initiales à des valeurs anormales de grade 3 / 4 des enzymes hépatiques**
| Passage des valeurs initiales à des valeurs de grade 3 / 4 | |||||||
| Paramètre | ZELBORAF (%) | Dacarbazine (%) | |||||
| GGT | 11,5 | 8,6 | |||||
| AST | 0,9 | 0,4 | |||||
| ALT* | 2,8 | 1,9 | |||||
| Phosphatase alcaline* | 2,9 | 0,4 | |||||
| Bilirubine* | 1,9 | - | |||||
* Aucun patient n’est passé à des valeurs de grade 4 pour l’ALT, la phosphatase alcaline et la bilirubine.
** À la date de point du 30 décembre 2010
Le tableau 4 résume les variations de la créatininémie par rapport aux valeurs initiales, relevées au cours de l’étude clinique de phase III, avec le pourcentage de patients dans chaque catégorie de changement.
Tableau 4 Modification de la créatininémie par rapport au taux initial*
| ZELBORAF (%) | Dacarbazine (%) | |
| Changement d’au moins un grade | 27,9 | 6,1 |
| (tous grades confondus) | |||
| Changement d’au moins un grade, passage au grade 3 ou plus | 1,3 | 1,1 | |
| 0,3 | 0,4 | |
| 0,9 | 0,8 | |
* À la date de point du 25 juin 2013
Réactions indésirables au médicament relevées lors d’essais cliniques (étude de phase II chez les patients présentant des métastases cérébrales)
Dans une étude de phase II menée auprès de 146 patients atteints de mélanome à mutation BRAF V600 avec des métastases cérébrales, les réactions indésirables au médicament les plus souvent (> 20 %, tous grades confondus) signalées étaient l’arthralgie, l’éruption cutanée, l’hyperkératose, les réactions de photosensibilité, la fatigue, l’alopécie et la prolongation de l’intervalle QT. La majorité de ces réactions indésirables étaient d’intensité légère ou modérée.
Réactions indésirables observées après la commercialisation du médicament
Les manifestations décrites dans cette section ont été relevées après l’approbation du médicament, ce qui inclut les rapports de cas non sollicités et les manifestations indésirables signalées lors d’études cliniques terminées ou en cours.
Tableau 5 Réactions indésirables observées après la commercialisation du médicament
| Classification par système organique | Réaction indésirable au médicament |
| Troubles hépatobiliaires | Atteinte hépatique, y compris des cas signalés d’insuffisance hépatique |
| Troubles hématologiques et lymphatiques | Neutropénie, y compris des cas de neutropénie fébrile |
| Tumeurs bénignes, malignes ou indéterminées (y compris kystes et polypes) | Leucémie myélomonocytaire chronique (LMMC)* Adénocarcinome pancréatique# |
| Troubles du système immunitaire | Syndrome d’hypersensibilité médicamenteuse |
| Troubles de la peau et des tissus sous-cutanés | Panniculite |
| Lésions, intoxications et complications liées à l’intervention | Sensibilisation aux rayonnements et réaction cutanée de rappel après radiothérapie^ |
| Troubles gastro-intestinaux | Pancréatite |
| Troubles rénaux et urinaires | Atteinte rénale aiguë |
| Troubles musculo-squelettiques et des tissus conjonctifs | Fibromatose plantaire |
* Progression d’une leucémie myélomonocytaire chronique à mutation N-RAS préexistante
# Progression d’un adénocarcinome pancréatique préexistant avec mutation du gène KRAS
^ Inclut un phénomène de rappel, une lésion radique cutanée, une pneumonite radique, une œsophagite radique, une proctite radique, une hépatique radique, une cystite radique et une nécrose radique.
Tumeurs bénignes, malignes et indéterminées (y compris kystes et polypes) : la progression d’une LMMC à mutation N-RAS est survenue chez un homme atteint de mélanome métastatique traité par ZELBORAF pendant moins de deux semaines. La numération leucocytaire du patient était élevée avant le début du traitement par ZELBORAF, ce qui évoque la présence d’une LMMC à mutation N-RAS cliniquement non diagnostiquée. Après la première dose de ZELBORAF, les valeurs de laboratoire ont révélé une monocytose et une leucocytose marquées, d’où l’interruption de la prise de ZELBORAF. Suite à de multiples cycles de retrait et de réexposition, une relation temporelle a été établie entre le traitement par ZELBORAF et la hausse de la numération leucocytaire ainsi que de la numération monocytaire absolue.
Troubles hépatobiliaires : deux cas d’insuffisance hépatique sont survenus à la suite d’un traitement par ZELBORAF administré seul. Des élévations de l’ALT correspondant à 15 et 58 fois la limite supérieure de la normale (LSN), accompagnées de hausses de la bilirubinémie de 5 et 2,5 fois la LSN respectivement, ont été observées au cours des deux premiers mois de traitement. Les taux de phosphatase alcaline étaient normaux chez l’un des patients et inconnus chez l’autre. Les deux patients se sont complètement rétablis après le retrait définitif de ZELBORAF.
D’autres cas d’hépatotoxicité médicamenteuse (définie par l’un des critères suivants : a) ALT ≥ 5x LSN; b) phosphatase alcaline ≥ 2x LSN ou c) ALT ≥ 3x LSN et bilirubine ≥ 2x LSN) ont également été signalés après la commercialisation chez des patients traités par ZELBORAF. Le délai médian de survenue était de 44 jours après la première dose.
Troubles de la peau et des tissus sous-cutanés : des cas de panniculite, inflammation douloureuse du tissu graisseux sous-cutané ou entourant le tissu conjonctif, ont été signalés pendant la prise de ZELBORAF en monothérapie, principalement chez des femmes.
Troubles rénaux et urinaires : diverses réactions indésirables rénales ont été rapportées en lien avec le traitement par ZELBORAF, allant d’une hausse légère ou moyenne de la créatininémie à une néphrite interstitielle aiguë et à une nécrose tubulaire aiguë. Les hausses du taux de créatinine ont été réversibles dans la plupart des cas.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Une seule étude sur les interactions médicament-médicament impliquant plusieurs doses de vémurafénib (960 mg deux fois par jour) suivies par une association de doses uniques de substrats des cytochromes CYP2C19, CYP2D6, CYP2C9, CYP1A2 et CYP3A4 a été menée auprès de patients atteints de mélanome. Des interactions ont été relevées entre le vémurafénib et les substrats des CYP1A2, CYP2D6, CYP2C9 et CYP3A4 (voir Interactions médicament-médicament, ci-dessous). Aucune interaction n’a été notée avec le substrat du CYP2C19.
Le vémurafénib cause un allongement de l’intervalle QTc (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire). L’administration concomitante de vémurafénib et d’antiarythmisants ou autres médicaments prolongeant l’intervalle QTc est à éviter le plus possible. Les résultats en question sont décrits ci-dessous.
Interactions médicament-médicament
Effets du vémurafénib sur les substrats du cytochrome (CYP)
L’inhibition du CYP1A2 a été observée après l’administration concomitante d’une seule dose de caféine après des doses répétées de vémurafénib pendant 15 jours. Ce phénomène a entraîné une hausse moyenne de 2,6 fois (jusqu’à 5 fois maximum) de l’exposition plasmatique à la caféine (SSCterminale – surface sous la courbe concentration-temps au moment de la dernière concentration quantifiable) après le traitement par le vémurafénib. Lors d’un essai clinique sur la tizanidine (substrat sensible du CYP1A2), l’administration par voie orale de doses multiples de vémurafénib (960 mg deux fois par jour pendant 20 jours), à 18 patients atteints d’un cancer exprimant la mutation V600 du gène BRAF, a fait augmenter de façon significative l’exposition à la tizanidine après une dose orale unique de 2 mg, multipliant la SSCterminale par 4,2 et la Cmax par 2,2.
La coadministration avec des médicaments ayant une marge thérapeutique étroite, métabolisés principalement par le CYP1A2, est déconseillée. Si elle ne peut être évitée, il faut surveiller de près les effets toxiques et envisager une réduction de la dose des substrats du CYP1A2 administrés simultanément.
Dans un autre essai clinique, l’induction du CYP3A4 a été observée après l’administration concomitante d’une seule dose de midazolam après des doses répétées de vémurafénib pendant 15 jours. Ce phénomène a entraîné une baisse de 39 % (jusqu’à 80 % maximum) de l’exposition plasmatique au midazolam (SSCterminale) après le traitement par le vémurafénib.
L’inhibition du CYP2D6 a été observée après l’administration concomitante d’une seule dose de dextrométhorphane après des doses répétées de vémurafénib pendant 15 jours. Ce phénomène a entraîné une hausse de 47 % (jusqu’à 264 % maximum) de l’exposition plasmatique au dextrométhorphane (SSCterminale) après le traitement par le vémurafénib.
Lors de l’administration concomitante d’une dose unique de warfarine (substrat du CYP2C9) après des doses répétées de vémurafénib pendant 15 jours, la baisse de la clairance a entraîné une prolongation de 5 heures de la demi-vie d’élimination terminale, et on a observé une augmentation de 23 % en moyenne (IC à 90 % : 1,15, 1,31) de l’exposition à la S-warfarine (SSC0-∞). Des études supplémentaires ont révélé que le vémurafénib inhibait le CYP2C9 in vitro (voir TOXICOLOGIE). La prudence est donc de mise lorsque le vémurafénib doit être administré en concomitance avec la warfarine, et une surveillance additionnelle du RNI (rapport normalisé international) est à envisager.
La prise de vémurafénib risque de faire augmenter l’exposition plasmatique aux médicaments principalement métabolisés par les CYP1A2, CYP2C9 et CYP2D6 et de réduire l’exposition plasmatique aux médicaments principalement métabolisés par le CYP3A4. Des réductions posologiques s’appliquant aux médicaments métabolisés par les CYP1A2 et CYP2D6 sont à considérer avant de les administrer en concomitance avec le vémurafénib.
Le vémurafénib a inhibé modérément le CYP2C8 in vitro. Quoique l’on ignore la pertinence in vivo de cette observation, on ne peut exclure le risque d’un effet cliniquement pertinent de l’administration concomitante de substrats du CYP2C8. L’administration concomitante de substrats du CYP2C8 dont la marge thérapeutique est étroite commande la prudence, puisque le vémurafénib est susceptible d’augmenter leurs concentrations.
Effets de médicaments concomitants sur le vémurafénib
Les études non cliniques donnent à penser que le métabolisme par le CYP3A4 et la glucuroconjugaison sont responsables du faible degré de biotransformation du vémurafénib.
Dans une étude clinique, l’administration concomitante de rifampine, un puissant inducteur du CYP3A4, a significativement réduit l’exposition plasmatique au vémurafénib (SSC) d’environ 40 % après une dose unique de 960 mg de vémurafénib (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Métabolisme). L’administration concomitante d’itraconazole, un puissant inhibiteur du CYP3A4, a augmenté la SSC du vémurafénib à l’état d’équilibre d’environ 40 %. Aucune donnée clinique disponible ne montre l’effet d’autres puissants inducteurs (p. ex. phénytoïne, carbamazépine, rifabutine, phénobarbital) ou inhibiteurs (p. ex. kétoconazole, clarithromycine, atazanavir, saquinavir, ritonavir, indinavir, nelfinavir, voriconazole) de l’activité du CYP3A4 sur l’exposition au vémurafénib. La prudence s’impose lorsque le vémurafénib est administré avec de puissants inhibiteurs ou inducteurs du CYP3A4. Une réduction de la dose de ZELBORAF peut être envisagée pendant l’administration concomitante avec un puissant inhibiteur du CYP3A4, si la situation clinique l’exige.
Interaction du vémurafénib avec les systèmes de transport du médicament
Des études in vitro ont permis de démontrer que le vémurafénib est à la fois un substrat et un inhibiteur de transporteurs d’efflux, soit la glycoprotéine P (P-gp) et la protéine de résistance aux médicaments contre le cancer du sein (BCRP).
Une étude clinique d’interactions médicamenteuses portant sur un substrat de la P-gp (digoxine) a démontré que des doses orales multiples de vémurafénib (960 mg 2 f.p.j.) augmentaient l’exposition d’une dose orale unique de digoxine, avec une augmentation par un facteur d’environ 1,8 et 1,5 de la SSCterminale et de la Cmax de la digoxine, respectivement. Il convient d’être prudent lors de l’administration du vémurafénib en concomitance avec des substrats de la P-gp. Une réduction de dose du substrat de la P-gp concomitant peut être envisagée si la situation clinique l’exige.
On ignore les effets du vémurafénib sur les médicaments qui sont des substrats du BCRP, autant que l’on ignore les effets des inducteurs et des inhibiteurs du BCRP sur l’exposition au vémurafénib. La prudence s’impose dans l’administration concomitante du vémurafénib avec de tels médicaments afin d’éviter que les concentrations de vémurafénib ou des médicaments concomitants ne deviennent sous-optimales.
Des études in vitro ont également montré que le vémurafénib est un inhibiteur de la pompe d’efflux des sels biliaires (BSEP). Bien qu’on ignore si cette observation est pertinente in vivo, on ne peut pas exclure le rôle possible de l’inhibition de la BSEP comme cause sous-jacente de l’atteinte hépatique chez l’humain.
Sensibilisation aux rayonnements et réaction cutanée de rappel après radiothérapie
Des cas de sensibilisation aux rayonnements et de réaction cutanée de rappel après radiothérapie ont été signalés chez des patients traités par le vémurafénib (voir MISES EN GARDE ET PRÉCAUTIONS et Réactions indésirables observées après la commercialisation du médicament). Dans la majorité des cas, les patients ont reçu des schémas radiothérapeutiques supérieurs ou égaux à 2 Gy/jour (schémas hypofractionnés). Les cas de sensibilisation aux rayonnements et de réaction cutanée de rappel après radiothérapie ont été signalés dans les tissus ciblés, en association avec l’administration concomitante ou non de ZELBORAF. La toxicité dans ce cadre s’est manifestée par des lésions tant cutanées que non cutanées (p. ex. pneumonite, œsophagite, cystite, toxicité cérébrale et hépatique).
Médicaments prolongeant l’intervalle QTc
Si possible, ne pas administrer avec le vémurafénib des médicaments associés à un allongement de l’intervalle QTc ou aux torsades de pointes. Il s’agit des médicaments cités en exemple ci-dessous, une liste non exhaustive. Les classes chimiques ou pharmacologiques sont nommées si certains des membres de la classe, mais non nécessairement tous, ont été associés à un allongement de l’intervalle QTc ou à une torsade de pointes :
- antiarythmiques de classe IA (p. ex. quinidine, procaïnamide, disopyramide, dronédarone)
- antiarythmiques de classe III (p. ex. amiodarone, sotalol, ibutilide)
- antiarythmiques de classe IC (p. ex. flécaïnide, propafénone)
- antipsychotiques (p. ex. chlorpromazine, pimozide, halopéridol, dropéridol, ziprasidone)
- antidépresseurs (p. ex. fluoxétine, citalopram, venlafaxine, antidépresseurs tricycliques [p. ex. amitriptyline, imipramine, maprotiline])
- opiacés (p. ex. méthadone)
- antibiotiques de type macrolide et analogues (p. ex. érythromycine, clarithromycine, télithromycine, tacrolimus)
- antibiotiques de type quinolone (p. ex. moxifloxacine, lévofloxacine, ciprofloxacine)
- pentamidine
- antipaludéens (p. ex. quinine, chloroquine)
- antifongiques de type azole (p. ex. kétoconazole, fluconazole, voriconazole)
- dompéridone
- antagonistes du récepteur de la 5-hydroxytryptamine (5-HT) 3 (p. ex. dolasétron, ondansétron)
- prochlorpérazine
- inhibiteurs de tyrosine kinase (p. ex. sunitinib, lapatinib)
- inhibiteurs d’histone désacétylase (p. ex. vorinostat)
- agonistes des récepteurs bêta-2 adrénergiques (p. ex. salmétérol, formotérol)
Interactions médicament-aliment
Le pamplemousse, le jus de pamplemousse et d’autres aliments ayant un effet connu sur le CYP3A4 et l’activité de la P-gp sont à éviter pendant le traitement par ZELBORAF.
Interactions médicament-plante médicinale
Les interactions avec les produits à base de plante médicinale n’ont pas été établies. Le millepertuis (Hypericum perforatum) est un inducteur du CYP3A4 susceptible d’augmenter le métabolisme de ZELBORAF et d’en abaisser les taux sanguins.
Interactions médicament-épreuve de laboratoire
Les interactions entre ZELBORAF et les épreuves de laboratoire n’ont pas été étudiées.
Interactions médicament-mode de vie
Aucune étude sur l’effet de ZELBORAF sur la capacité de conduire ou de faire fonctionner des machines n’a été menée. Il se peut que ZELBORAF ait une légère influence sur la capacité à conduire un véhicule et à utiliser de la machinerie. De la fatigue et des problèmes visuels ont été signalés. Les patients prenant ZELBORAF doivent donc user de prudence en conduisant ou en faisant fonctionner des machines.
POSOLOGIE ET ADMINISTRATION
Posologie recommandée et ajustement posologique
Posologie recommandée
La posologie recommandée de ZELBORAF (vémurafénib) est de 960 mg (quatre comprimés à 240 mg) deux fois par jour. On recommande de poursuivre le traitement par ZELBORAF à moins que la maladie progresse ou que survienne une toxicité inacceptable (voir Tableau 6).
Ajustement posologique
La prise en charge des effets indésirables nécessite parfois une réduction de la dose, l’interruption temporaire de la médication ou l’arrêt définitif du traitement par ZELBORAF (Tableau 6).
L’amorce du traitement par ZELBORAF n’est pas recommandée en présence d’un intervalle QTc > 500 ms. Si, au cours du traitement, l’intervalle QTc dépasse 500 ms (≥ grade 3, CTCAE), arrêter temporairement le traitement par ZELBORAF. Le traitement peut être réinstauré à une dose plus faible une fois que l’intervalle QTc redevient inférieur à 500 ms (Tableau 7). L’arrêt permanent de la prise de ZELBORAF est recommandé si, après la correction des facteurs de risque associés, l’intervalle QTc présente les deux caractéristiques suivantes : valeur > 500 ms et allongement > 60 ms par rapport aux valeurs préthérapeutiques. Il en est de même si les réductions recommandées de la dose ne sont pas atteignables efficacement alors que l’intervalle
QTc dépasse 500 ms après une hausse inférieure ou égale à 60 ms par rapport aux valeurs préthérapeutiques (Tableau 7).
La présence de carcinome épidermoïde cutané ne commande pas de modification de la posologie ni l’arrêt du traitement. Il n’est pas recommandé de réduire la posologie jusqu’à une dose inférieure à 480 mg deux fois par jour.
Tableau 6 Ajustements posologiques
| Modification recommandée de la dose de ZELBORAF | ||
|---|---|---|
Grade de toxicité (CTC-AE)* | Changements à la dose de ZELBORAF pendant la période de traitement en cours | Modification de la dose à la reprise du traitement |
| Grade 1 ou grade 2 tolérable | Aucun changement | S.O. |
| Grade 2 intolérable ou grade 3 | ||
| 1re apparition^ | Interrompre jusqu’à la résolution : grade 0 – 1 | Reprendre l’administration à raison de 720 mg 2 f.p.j. (ou 480 mg 2 f.p.j. si la dose avait déjà été réduite) |
| 2e apparition^ | Interrompre jusqu’à la résolution : grade 0 – 1 | Reprendre l’administration à raison de 480 mg 2 f.p.j. (ou arrêter définitivement si la dose avait déjà été réduite à 480 mg 2 f.p.j.) |
| 3e apparition^ | Arrêter définitivement | S.O. |
| Grade 4 | ||
| 1re apparition^ | Arrêter définitivement ou interrompre jusqu’à la résolution : grade 0 – 1 | Reprendre l’administration à raison de 480 mg 2 f.p.j. (ou arrêter définitivement si la dose avait déjà été réduite à 480 mg 2 f.p.j.) |
| 2e apparition^ | Arrêter définitivement | S.O. |
* Intensité des manifestations indésirables cliniques selon les Common Terminology Criteria for Adverse Events (CTCAE), version 4.0
^ Tous les manifestations indésirables pour lesquelles une interruption du traitement et une réduction de la dose sont indiquées sur le plan clinique et qui sont effectuées.
Tableau 7 Ajustements posologiques en fonction de l’allongement de l’intervalle QTc
| Intervalle QTc et dans l’intervalle QTc (∆QTc) par rapport à la valeur préthérapeutique | Modification posologique recommandée |
| QTc > 500 ms au départ | Traitement non recommandé |
| QTc > 500 ms pendant le traitement et ∆QTc > 60 ms par rapport à la valeur préthérapeutique | Arrêter le traitement définitivement. |
| QTc > 500 ms pendant le traitement, mais ∆QTc ≤ 60 ms par rapport à la valeur préthérapeutique | |
| 1re occurrence | Arrêter le traitement temporairement jusqu’à ce que |
l’intervalle QTc devienne inférieur à 500 ms. Recommencer à 720 mg 2 fois par jour (ou 480 mg 2 fois par jour si la dose avait déjà été réduite). | |
| 2e occurrence | Arrêter le traitement temporairement jusqu’à ce que l’intervalle QTc devienne inférieur à 500 ms. Recommencer à 480 mg 2 fois par jour (ou arrêter définitivement si la dose était déjà réduite à 480 mg 2 fois par jour). |
| 3e occurrence | Arrêter le traitement définitivement. |
Insuffisance hépatique
D’après une analyse pharmacocinétique de population, aucun ajustement de la dose de départ n’est nécessaire en présence d’une insuffisance hépatique préexistante légère (bilirubine totale > 1,0-1,5 fois la limite supérieure de la normale [LSN]) ou modérée (bilirubine totale > 1,5-3 fois la LSN). Comme ZELBORAF en présence d’une insuffisance hépatique grave n’a pas fait l’objet d’étude, on ignore son innocuité, son efficacité et l’ajustement posologique éventuel nécessaire.
Administration
La première dose doit être prise le matin et la deuxième, le soir, environ 12 heures plus tard. Les deux doses doivent être prises de façon constante (toujours avec de la nourriture ou toujours sans), afin que la dose thérapeutique maintienne son efficacité, car on ignore l’effet des aliments sur l’exposition à ZELBORAF.
Les comprimés ZELBORAF doivent être avalés en entier, avec un verre d’eau. Ne pas mâcher ni broyer les comprimés ZELBORAF.
Dose oubliée
En cas d’oubli, une dose peut être prise jusqu’à 4 heures avant la prochaine dose pour que se maintienne le schéma posologique biquotidien. Les deux doses ne doivent pas être prises en même temps.
Vomissements
En cas de vomissements, continuer de prendre ZELBORAF comme d’habitude, sans prendre de dose additionnelle.
SURDOSAGE
Il n’existe aucun antidote spécifique en cas de surdosage en ZELBORAF (vémurafénib). Un traitement symptomatique approprié doit être administré aux patients qui manifestent des effets indésirables. Si un surdosage est soupçonné, interrompre la prise de ZELBORAF et instaurer des soins de soutien.
| Pour la prise en charge de tout surdosage soupçonné, communiquer avec le centre antipoison de la région. |
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le vémurafénib est un inhibiteur de l’enzyme BRAF sérine-thréonine kinase. Les mutations dans le gène BRAF entraînent une activation constitutive des protéines BRAF, ce qui peut provoquer une prolifération cellulaire en l’absence des facteurs de croissance associés.
Des données non cliniques issues de tests biochimiques ont démontré que le vémurafénib inhibait puissamment la forme activée des protéines kinases BRAF porteuses de mutations au niveau du codon 600 (voir Tableau 10).
Cet effet inhibiteur a été confirmé par les tests de phosphorylation d’ERK et d’anti-prolifération cellulaire sur des lignées cellulaires de mélanome exprimant des mutations BRAF V600. Dans les tests d’anti-prolifération cellulaire, la concentration inhibitrice médiane (CI50) sur les lignées cellulaires mutées V600 (lignées cellulaires mutées V600E, V600R, V600D et V600K) variait de 0,0016 à 1,131 µM alors que les CI50 sur deux lignées cellulaires BRAF de type sauvage étaient de respectivement 12,06 µM et 14,32 µM.
Pharmacocinétique
Selon une analyse pharmacocinétique de population effectuée à partir des données regroupées provenant de 458 patients, les valeurs médianes à l’état d’équilibre de la Cmax, de la Cmin et de la SSC0-12h étaient de 62 μg/ml, 59 μg/ml et 734 μg·h/ml, respectivement. Un modèle ouvert à un compartiment caractérisé par une absorption et une élimination de premier ordre décrit adéquatement le profil de la concentration du vémurafénib en fonction du temps d’après l’analyse pharmacocinétique de population. Le ratio d’accumulation médian a été estimé à 7,36 pour un schéma thérapeutique biquotidien. La pharmacocinétique du vémurafénib s’est révélée proportionnelle à la dose entre 240 et 960 mg deux fois par jour, et l’analyse pharmacocinétique de population a aussi confirmé que la pharmacocinétique du vémurafénib est linéaire. Le Tableau 8 résume les paramètres pharmacocinétiques des jours 1 et 15 lors des études de phases I et II.
Tableau 8 Paramètres pharmacocinétiques des jours 1 et 15
| Paramètres | NP22657 (phase II) | NP25163 (phase I) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Jour 1 (n = 88) | Jour 15 (n = 87) | Jour 1 (n = 16) | Jour 15 (n = 11) | ||||||||||||
SSC0-8h (μg·h/ml) | 22,1 ± 12,7 (57,6)a (3,5-56,4) | 380,2 ± 143,6 (37,8)a (66,2-903,9) | 27 ± 22 (69,9)a (2,8-57,7) | 392,2 ± 126,4 (32,2)a (217,3-575,7) | |||||||||||
Cmax (μg/ml) | 4,1 ± 2,3 (56,6)a (0,64-11,8) | 56,7 ± 21,8 (38,4)a (10,2-118,0) | 4,8 ± 3,3 (69,8)a (0,61-10,7) | 61,4 ± 22,8 (37,1)b (31,2-106,0) | |||||||||||
Tmaxc (h) | 4,0 (1,8; 8,1) | 2,0 (0,0; 8,9) | 5,0 (2,0; 8,0) | 2,0 (0,0; 24,0) | |||||||||||
a Coefficient de variation, %
b Intervalle de 0 à 168 h pour l’évaluation
c Médiane (minimum; maximum)
Absorption : on ignore l’effet des aliments sur l’absorption du vémurafénib (voir POSOLOGIE ET ADMINISTRATION, Administration). Le vémurafénib est absorbé dans un Tmax médian d’environ 4 heures après une unique dose de 960 mg (quatre comprimés à 240 mg). Une accumulation marquée du vémurafénib se produit après des administrations répétées de 960 mg deux fois par jour, mais la variabilité interindividuelle est élevée. Lors de l’étude de phase II, la concentration plasmatique moyenne du vémurafénib 4 heures après la dose passait de 4,1 μg/ml le jour 1 à 56,7 μg /ml le jour 15 (fourchette de 10,2 à 118 μg/ml) (Tableau 8).
La biodisponibilité du vémurafénib à l’état d’équilibre a été de 57,8 % (moyenne géométrique).
À l’état d’équilibre (jour 22), l’exposition plasmatique moyenne au vémurafénib demeure stable (concentrations évaluées avant ainsi que 2-4 heures après la dose du matin) comme l’indique le ratio moyen de 1,13. Néanmoins, une variation tout aussi marquée de l’exposition plasmatique a été notée à l’état d’équilibre, indépendamment de la réduction de la dose.
La constante d’absorption (Ka) de 0,19 h-1, estimée par l’analyse pharmacocinétique de population, variait grandement (variabilité interindividuelle de 101 %).
Distribution : le volume de distribution apparent du vémurafénib chez les patients atteints de mélanome métastatique a été estimé à 91 l (variabilité interindividuelle de 64,8 %). Le médicament est fortement lié aux protéines plasmatiques in vitro (> 99 %). Lors des études non cliniques, le vémurafénib n’a pas traversé la barrière hémato-encéphalique (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacocinétique non clinique).
Métabolisme : les proportions relatives du vémurafénib et de ses métabolites ont été déterminées chez l’humain à l’aide d’un bilan massique utilisant du 14C-vémurafénib. Le composé mère et ses métabolites représentaient, respectivement, 95 % et 5 % de la radioactivité plasmatique. Dans les fèces, le composé mère et 3 métabolites primaires représentaient, respectivement, 54,6 % et 13,5 % de la radioactivité initiale totale, lors d’une collecte durant jusqu’à 96 h. La voie du CYP3A4 pourrait jouer un rôle important dans l’élimination du vémurafénib. L’administration concomitante d’itraconazole, un puissant inhibiteur du CYP3A4, a augmenté la SSC du vémurafénib à l’état d’équilibre d’environ 40 %.
Élimination : d’après le bilan massique, 95 % de la dose était récupérée en 18 jours, majoritairement dans les fèces (94 %) et < 1 % dans l’urine. La clairance apparente du vémurafénib dans la population de patients atteints de mélanome métastatique était estimée à 29,3 l/jour (variabilité interindividuelle de 31,9 %). La valeur médiane de l’estimation de la demi-vie d’élimination individuelle était estimée à 56,9 heures (fourchette du 5e au 95e percentile : de 29,8 à 119,5 heures).
Populations particulières et états pathologiques
Enfants : la pharmacocinétique du vémurafénib chez l’enfant n’a pas été établie.
Personnes âgées : d’après l’analyse pharmacocinétique de population, l’âge n’a pas d’effet statistiquement significatif sur la pharmacocinétique du vémurafénib.
Sexe : d’après l’analyse pharmacocinétique de population, la variabilité interindividuelle selon le sexe était statistiquement significative : chez les hommes, la clairance apparente (CL/F) était de 17 % supérieure tandis le volume de distribution apparent (V/F) était de 48 % supérieur. Or, les résultats de l’analyse de population montrent que l’exposition à l’état d’équilibre diffère relativement peu entre les hommes et les femmes : l’exposition moyenne à l’état d’équilibre chez les femmes était d’environ 14 % plus élevée que chez les hommes (SSC à l’état d’équilibre sur 12 heures et Cmax respectives de 792 µg·h/ml et 67 µg/ml chez les femmes, par rapport à 696 µg·h/ml et 63 µg/ml chez les hommes). Il n’y a donc aucun besoin d’ajuster la dose en fonction du sexe. Rien n’indique si l’effet provient du sexe ou du poids corporel.
Race : conformément aux données historiques sur les patients atteints de mélanome, la population des essais cliniques sur le vémurafénib était surtout de race blanche. Il n’y avait donc pas suffisamment de patients non blancs pour évaluer l’exposition lors des essais cliniques en fonction de l’origine ethnique. Lors des études de pharmacologie clinique, aucun patient non blanc n’a été inscrit.
Insuffisance hépatique : d’après les données non cliniques (voir PHARMACOLOGIE DÉTAILLÉE, Pharmacocinétique non clinique) et l’étude de bilan massique chez l’humain, ZELBORAF est principalement éliminé par le foie. Aucune étude pharmacocinétique de ZELBORAF n’a été menée chez des patients atteints d’insuffisance hépatique.
Insuffisance rénale : aucune étude pharmacocinétique de ZELBORAF n’a été menée chez des patients atteints d’insuffisance rénale.
ENTREPOSAGE ET STABILITÉ
Conserver entre 15 et 30 °C, dans l’emballage d’origine, à l’abri de l’humidité.
DIRECTIVES PARTICULIÈRES POUR LA MANIPULATION
Ne pas utiliser le médicament après la date de péremption (EXP) inscrite sur l’emballage.
Mise aux rebuts des médicaments non utilisés ou expirés
Il y a lieu de limiter la libération de produits pharmaceutiques dans l’environnement. Les médicaments ne doivent pas être jetés dans les eaux usées, et il faut éviter de les mettre aux ordures ménagères. Utilisez les « systèmes de récupération » s’il en existe dans votre région.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Présentation / composition
Chaque comprimé pelliculé ZELBORAF à 240 mg contient 240 mg de vémurafénib. Ingrédients non médicinaux (en ordre alphabétique anglais) : silice anhydre colloïdale, croscarmellose sodique, hydroxypropylcellulose, acétate-succinate d’hydroxypropylméthylcellulose et stéarate de magnésium. L’enrobage contient les ingrédients suivants (en ordre alphabétique anglais) : oxyde de fer rouge (E172), macrogol 3350, poly(alcool de vinyle), talc et oxyde de titane (E171).
Emballage
Les comprimés pelliculés ZELBORAF à 240 mg sont ovales, biconvexes, de couleur blanc rosâtre à orange et portent l’inscription VEM gravée d’un côté. ZELBORAF est présenté en emballages alvéolés d’aluminium contenant 56 comprimés pelliculés (8 comprimés par plaquette alvéolée et 7 plaquettes alvéolées par boîte).
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
La substance médicamenteuse est le vémurafénib cristallin non moulu.
Dénomination commune : vémurafénib
Nom chimique : acide propane-1-sulfonique {3-[5-(4-chlorophényl)-1H- pyrrolo[2,3-b] pyridine-3-carbonyl]-2,4-difluoro-phényl}-amide
Formule moléculaire : C23H18ClF2N3O3S
Masse moléculaire : 489,93 g/mole
Formule développée : vémurafénib
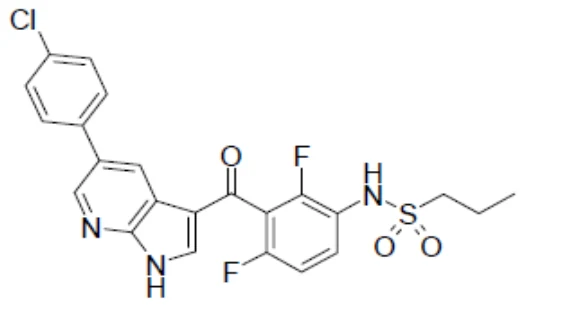
Aspect physique : Le vémurafénib est un solide cristallin blanc à blanc cassé. Lorsqu’il est précipité avec de l’acétate-succinate d’hydroxypropylméthylcellulose, il forme une poudre amorphe blanche ou presque blanche, ou une poudre grumeleuse.
Solubilité : La solubilité aqueuse du vémurafénib est généralement faible. La solubilité de la forme II à des pH physiologiques (suc gastrique simulé et suc intestinal simulé) est de 0,0001 mg/ml à 37 °C. Le composé est très soluble dans des liquides organiques (511,8 mg/ml dans le diméthylacétamide [DMA]). Afin d’améliorer sa solubilité aqueuse, le vémurafénib est précipité avec de l’acétate-succinate d’hydroxypropylméthylcellulose afin de former un solide amorphe blanc.
pKa (acide) : 7,9 et 11,1
Coefficient de partage : Log P (eau) : 3,0
Point de fusion : Environ 271 °C (forme cristalline II du vémurafénib)
Hygroscopicité : Le vémurafénib est non hygroscopique. Lorsqu’il est précipité avec l’acétate-succinate d’hydroxypropylméthylcellulose, les précipités affichent quelques signes d’hygroscopicité.
Formes cristallines : Parmi les divers polymorphes et solutés de vémurafénib qui ont été identifiés, la forme cristalline II est la plus stable sur le plan thermodynamique. Il s’agit de la forme produite régulièrement par le procédé de fabrication. Les précipités de vémurafénib et acétate-succinate d’hydroxypropylméthylcellulose ne sont pas cristallins.
ESSAIS CLINIQUES
Données démographiques et modalités des essais
L’efficacité de ZELBORAF (vémurafénib) contre le mélanome a été évaluée lors d’un essai clinique comparatif de phase III chez 675 patients ainsi qu’un essai clinique de phase II comportant un seul groupe de 132 patients. Avant l’inscription à l’étude, les échantillons tumoraux de tous les patients étaient soumis à l’analyse des mutations BRAF V600 par l’épreuve cobas® 4800 (évaluation en temps réel par réactions en cascade de la polymérase). Environ 50 % des patients atteints de mélanome participant à la sélection pour les études cliniques avaient des tumeurs porteuses de la mutation BRAF V600. L’épreuve était conçue pour la détection de la mutation V600E, pour laquelle il est hautement spécifique. Sa sensibilité est moindre pour les autres mutations V600, y compris la plus deuxième plus fréquente, V600K. Une troisième étude a été menée pour évaluer l’activité de ZELBORAF chez les patients atteints de mélanome à mutation BRAF V600 présentant des métastases cérébrales. L’efficacité et l’innocuité de ZELBORAF n’ont pas été évaluées chez des patients aux tumeurs non porteuses de mutations BRAF V600 détectées par l’épreuve cobas® 4800 pour les mutations BRAF V600.
Étude de phase III sur le traitement de patients n’ayant jamais été traités
Lors d’une étude ouverte, internationale, multicentrique et randomisée de phase III sur des patients atteints de mélanome métastatique ou non résécable porteur de la mutation BRAF V600, les patients ont été répartis aléatoirement pour recevoir ZELBORAF (960 mg deux fois par jour) ou la dacarbazine (1 000 mg/m2 toutes les 3 semaines). Le traitement s’est poursuivi jusqu’à la progression de la maladie, à la survenue d’une toxicité inacceptable ou au retrait du consentement. Les principaux critères d’évaluation de l’efficacité consistaient en la survie globale (SG) et la survie sans progression (SSP). Les critères secondaires importants de l’évaluation de l’efficacité comprenaient le meilleur taux de réponse globale et la durée de la réponse. Lors de l’analyse primaire, des prolongations significatives de la SG et de la SSP ont été observées, et le comité de surveillance de la sécurité des données a recommandé de modifier l’étude afin de permettre aux patients recevant la dacarbazine de changer de groupe pour recevoir ZELBORAF.
Au total, 675 patients ont été répartis aléatoirement pour recevoir ZELBORAF (n = 337) ou la dacarbazine (n = 338). La randomisation a été stratifiée en fonction du stade de la maladie, du taux de LDH, de l’indice fonctionnel ECOG et de la région géographique. Les caractéristiques de départ étaient bien équilibrées entre les groupes de traitement. Chez les patients auxquels ZELBORAF a été assigné aléatoirement, 59 % étaient des hommes, 99 % étaient de race blanche, et l’âge médian était de 56 ans (28 % étaient âgés de ≥ 65 ans). Tous les patients avaient un indice ECOG de 0 ou 1, et la majorité des patients avaient une maladie de stade M1c (66 %).
À l’analyse intermédiaire prédéterminée (date limite : 30 décembre 2010), des prolongations statistiquement significatives et cliniquement pertinentes ont été observées dans les principaux critères d’évaluation, soit la survie globale (SG) (p < 0,0001) et la survie sans progression (SSP) (p < 0,0001) (test de Mantel-Haenszel non stratifié) (voir Tableau 9). La survie globale a été plus longue sous ZELBORAF que sous dacarbazine, pour un rapport des risques instantanés de 0,37 (IC à 95 % : 0,26; 0,55), ce qui représente une baisse de 63 % du risque de décès en faveur de ZELBORAF par rapport à la dacarbazine. Au moment de l’analyse primaire de l’efficacité, le suivi médian était de 3,75 mois (fourchette de 0,3 à 10,8) dans le groupe recevant ZELBORAF et de 2,33 mois (fourchette de < 0,1 à 10,3) dans le groupe recevant la dacarbazine.
La survie sans progression selon l’évaluation de l’investigateur a été plus longue avec ZELBORAF qu’avec la dacarbazine, pour un rapport des risques instantanés de progression ou de décès (SSP) atteignant 0,26 (IC à 95 % : 0,20; 0,33), ce qui représente une baisse de 74 % du risque d’une évolution vers la progression ou le décès en faveur de ZELBORAF par rapport à la dacarbazine (voir Tableau 9 et Figure 2). Le critère d’évaluation secondaire, soit le meilleur taux confirmé de réponse globale (réponse complète + réponse partielle), évalué par l’investigateur, s’était significativement amélioré (p < 0,0001) dans le groupe prenant ZELBORAF (48,4 %) (IC à 95 % : 41,6 %; 55,2 %) par rapport au groupe recevant la dacarbazine (5,5 %) (IC à 95 % : 2,8 %; 9,3 %).
La prolongation de la SG et de la SSP, de même que le meilleur taux confirmé de réponse globale en faveur du traitement par ZELBORAF ont été observés dans tous les sous-groupes (âge, sexe, taux de LDH initial, indice fonctionnel ECOG, stade de la maladie métastatique) et toutes les régions géographiques.
Lors d’une analyse de mise à jour (date limite : 31 mars 2011) comportant un suivi médian de 6,21 mois (fourchette de 0,4 à 13,9) dans le groupe prenant ZELBORAF, la valeur médiane de la survie globale n’avait pas été atteinte (IC à 95 % : 9,59, non atteinte). Le suivi médian de la survie globale dans le groupe sous dacarbazine était de 4,5 mois (fourchette de < 0,1 à 11,7 mois).
Une analyse de mise à jour a posteriori de la SG a été réalisée 24 mois après la randomisation du dernier patient (date limite : 20 décembre 2012) après un suivi médian de 13,4 mois (fourchette de 0,4 à 33,3 mois) dans le groupe ZELBORAF et de 9,2 mois (fourchette de 0,03 à 32,5 mois) dans le groupe dacarbazine (voir Tableau 9 et Figure 1).
Tableau 9 Efficacité de ZELBORAF chez des patients atteints de mélanome porteur de la mutation BRAF V600 n’ayant jamais été traités
ZELBORAF (N = 336) | Dacarbazine (N = 336) | Valeur pa | |||||||||
| Analyse primaire de la survie globale (SG)* (date limite : 30 décembre 2010) | |||||||||||
| Nombre de manifestations | 43 | 75 | |||||||||
Rapport des risques instantanésb (IC à 95 %) | 0,37 (0,26; 0,55) | < 0,0001 | |||||||||
Taux de survie à 6 mois (IC à 95 %)c | 84 % (78 %; 89 %) | 64 % (56 %; 73 %) | - | ||||||||
| Analyse de mise à jour (analyse finale de la SG à la date limite du 31 mars 2011)d | |||||||||||
| Données censurées à la date du changement de groupef | |||||||||||
| Nombre de manifestations | 78 | 121 | |||||||||
Rapport des risques instantanésb (IC à 95 %) | 0,44 (0,33; 0,59) | < 0,0001 | |||||||||
SG médiane (mois) (IC à 95 %)c | Non atteinte (9,6; NA) | 7,9 (7,3; 9,6) | |||||||||
Taux de survie à 6 mois (IC à 95 %)c | 83 % (79 %; 87 %) | 63 % (57 %; 69 %) | |||||||||
| Données non censurées à la date du changement de groupef | |||||||||||
| Nombre de manifestations | 78 | 122 | |||||||||
Rapport des risques instantanés b (IC à 95 %) | 0,47 (0,35; 0,62) | < 0,0001 | |||||||||
| Analyse de mise à jour a posteriori de la SG (date limite : 20 décembre 2012) | |||||||||||
| Données censurées à la date du changement de groupeg | |||||||||||
| Nombre de manifestations | 242 | 178 | |||||||||
Rapport des risques instantanésb (IC à 95 %) | 0,78 (0,64; 0,94) | ||||||||||
SG médiane (mois) (IC à 95 %)c | 13,6 (12,0; 15,3) | 9,7 (7,9; 12,8) | |||||||||
| Données non censurées à la date du changement de groupeg | |||||||||||
| Nombre de manifestations | 242 | 236 | |||||||||
Rapport des risques instantanésb (IC à 95 %) | 0,79 (0,66; 0,95) | ||||||||||
| Analyse primaire de la survie sans progressione (date limite : 30 décembre 2010) | |||||||||||
| Nombre de manifestations | 104 | 182 | |||||||||
| Rapport des risques instantanésb | 0,26 | < 0,0001 | |||||||||
| (IC à 95 %) | (0,20; 0,33) | |||
SSP médiane (mois) (IC à 95 %)c | 5,3 (4,9; 6,6) | 1,6 (1,6; 1,7) | - | |
a Test de Mantel-Haenszel non stratifié
b Rapport des risques instantanés selon le modèle Cox; un rapport < 1 est en faveur de ZELBORAF.
c Estimation de Kaplan-Meier
d Le nombre de patients évaluables pour l’analyse de la survie globale totalisait 337 pour le groupe ZELBORAF et 338 pour le groupe dacarbazine.
e Le nombre de patients évaluables pour l’analyse de la survie sans progression totalisait 275 pour le groupe ZELBORAF et 274 pour le groupe dacarbazine.
f Au moment de l’analyse de mise à jour de la survie globale, 50 patients du groupe dacarbazine avaient reçu ZELBORAF.
g Au moment de l’analyse de mise à jour a posteriori (24 mois après la randomisation du dernier patient), 84 patients du groupe dacarbazine avaient reçu ZELBORAF.
* Au moment de l’analyse, les estimations de Kaplan-Meier de la SG dans les deux groupes de traitement étaient considérées comme non fiables à cause du faible nombre de patients participant au suivi (< 10 %) après le mois 7, suivant les recommandations de Pocock et autres. [réf. 2].
Figure 1 Courbes de Kaplan-Meier de la survie globale (analyse de mise à jour; données censurées à la date du changement de groupe) – patients n’ayant jamais été traités (20 décembre 2012)
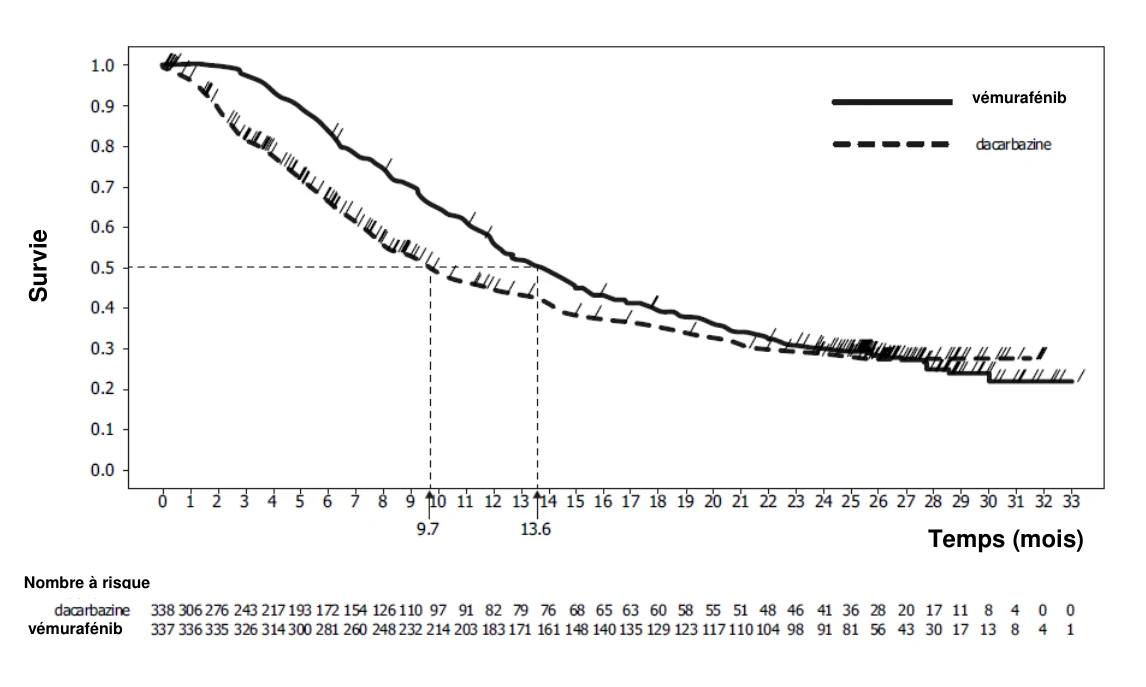
Temps (mois)
Nombre à risque
Surv ie
vémurafénib vémurafénib
Figure 2 Courbes de Kaplan-Meier de la survie sans progression – patients n’ayant jamais été traités (30 décembre 2010)
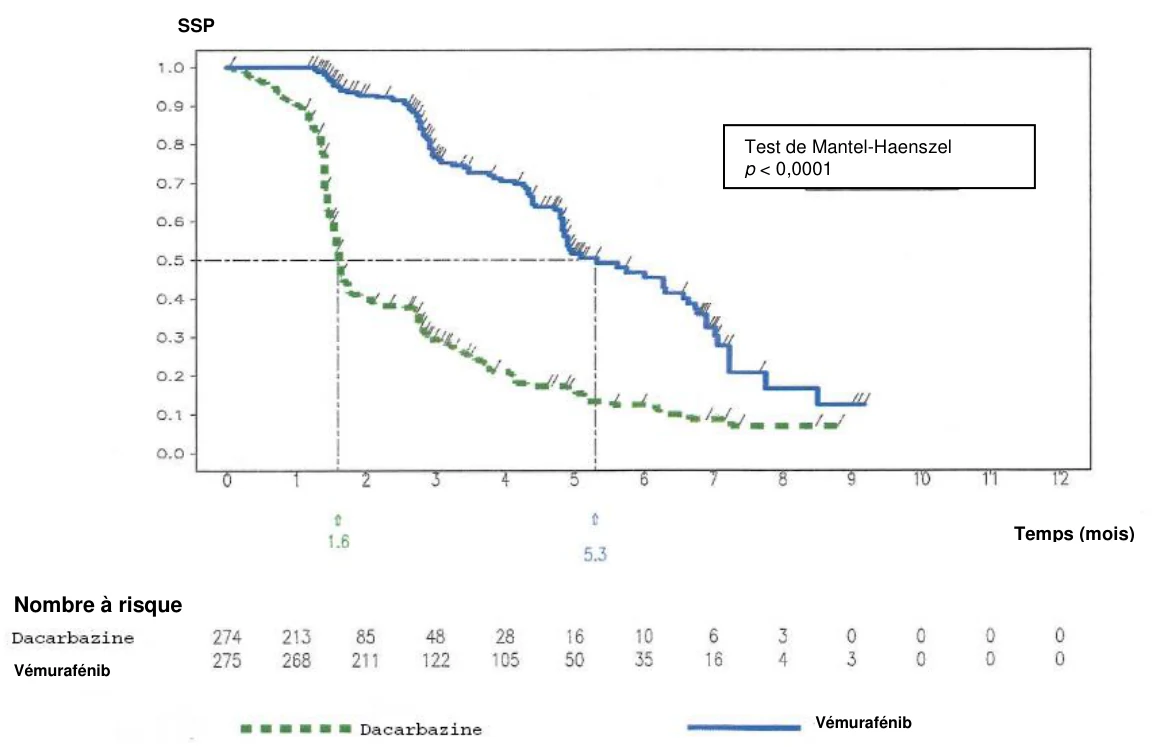
La qualité de vie a été évaluée à l’aide du questionnaire FACT-M (Functional Assessment of Cancer Therapy-Melanoma), version 4. Les analyses des réponses obtenues au questionnaire FACT-M et à ses sous-échelles ont laissé entendre qu’il n’y avait aucune différence dans la qualité de vie des patients traités par vémurafénib ou par dacarbazine en fonction du temps passé sous traitement. La proportion des patients dont l’indice fonctionnel évalué par le médecin s’était amélioré était plus élevée chez les patients traités par ZELBORAF (63,4 %) (IC à 95 % : 57 %, 69 %) que chez les patients traités par dacarbazine (20,2 %) (IC à 95 % : 15 %, 26 %).
Au total, 57 des 673 patients dont les tumeurs ont été analysées rétrospectivement par séquençage étaient atteints de mélanome porteur de la mutation BRAF V600K lors de cette étude de phase III. Malgré le faible nombre de tels patients comparés aux patients présentant des tumeurs porteuses de la mutation V600E, les analyses d’efficacité pour les tumeurs porteuses de la mutation V600K semblent indiquer que le traitement par le vémurafénib offrait un bienfait pour ce qui est de la SG, de la SSP et du meilleur taux confirmé de réponse globale. Aucun patient atteint de mélanome porteur de mutations BRAF V600 autres que V600E ou V600K n’a été détecté dans le groupe traité par vémurafénib. Un patient du groupe témoin sous dacarbazine
Temps (mois)
SSP
Test de Mantel-Haenszel
p < 0,0001
Vémurafénib
Nombre à risque
Vémurafénib
avait un mélanome porteur de la mutation V600D. Le séquençage rétrospectif (Sanger et 454) n’a pas détecté de tumeurs à mutation BRAF de type sauvage qui auraient précédemment été désignées comme porteuses de mutation V600 par l’épreuve cobas® BRAF 4800.
Étude de phase II chez des patients dont au moins un traitement systémique a échoué
Une étude multinationale de phase II multicentrique et à un seul groupe a été menée auprès de 132 patients atteints de mélanome métastatique porteur de mutation BRAF V600. L’âge médian était de 52 ans, et 19 % des patients étaient âgés de plus de 65 ans. La majorité des patients étaient de sexe masculin (61 %), de race blanche (99 %) et atteints d’une maladie de stade M1c (61 %). Quarante-neuf pour cent des patients avaient échoué ≥ 2 traitements. Dans cette étude, davantage de patients avaient reçu un traitement par IL-2 (39 %) que par dacarbazine (23 %). La durée médiane du suivi était de 6,9 mois (fourchette de 0,6 à 11,3).
Le critère d’évaluation principal, le meilleur taux confirmé de réponse globale (réponse complète + réponse partielle) évalué par un comité indépendant, était de 52 % (IC à 95 % : 43 %, 61 %). Ce taux était de 48 % (IC à 95 % : 34 %, 62 %) chez les patients ayant déjà reçu un traitement par IL-2 et de 60 % (IC à 95 % : 41 %, 77 %) chez les patients ayant déjà reçu un traitement par dacarbazine. Le délai médian avant la réponse était de 1,4 mois, et 75 % des réponses étaient obtenues au bout de 1,6 mois de traitement. La durée médiane de la réponse selon le comité d’examen indépendant était de 6,5 mois (IC à 95 % : 5,6, non atteinte).
Neuf des 132 patients avaient des tumeurs porteuses de mutations BRAF V600K selon le séquençage Sanger. Parmi ces patients, 3 avaient obtenu une réponse partielle, 3 une maladie stable, 2 avaient subi une progression de la maladie et un n’était pas évaluable.
Étude de phase II chez les patients présentant des métastases cérébrales
Une étude de phase II ouverte, à un seul groupe et multicentrique (n = 146) sur ZELBORAF a été menée auprès de patients adultes atteints de mélanome à mutation BRAF V600 confirmé par histologie et présentant des métastases cérébrales. Les patients devaient avoir au moins une lésion cérébrale mesurable d’au moins 0,5 cm à l’IRM avec produit de contraste, prendre une dose stable ou décroissante de corticostéroïdes et n’avoir reçu aucun traitement antérieur par inhibiteur de l’enzyme BRAF ou de MEK. L’étude comprenait deux cohortes à l’inscription simultanée :
- patients jamais traités auparavant (cohorte 1 : n = 90) : patients n’ayant pas reçu de traitement auparavant contre les métastases cérébrales; le traitement systémique antérieur contre le mélanome métastatique était autorisé.
- patients ayant déjà été traités (cohorte 2 : n = 56) : patients ayant déjà reçu un traitement contre les métastases cérébrales et dont la maladie avait progressé à la suite de ce traitement. Pour les patients ayant subi une radiothérapie stéréotaxique (RTS) ou une chirurgie, une nouvelle lésion cérébrale évaluable selon les critères RECIST devrait être apparue après ce traitement antérieur.
La majorité des patients étaient des hommes (61,6 %) et de race blanche (92,5 %), et l’âge médian était de 54 ans (plage de 26 à 83 ans), équitablement répartis entre les deux cohortes. Le nombre médian de lésions cérébrales cibles au départ était de 2 (plage de 1 à 5) dans les deux cohortes. Tous les patients ont reçu ZELBORAF par voie orale à raison de 960 mg deux fois par jour jusqu’à la progression de la maladie ou la survenue d’une toxicité inacceptable.
Le principal objectif de l’étude était d’évaluer l’efficacité de ZELBORAF au moyen du meilleur taux de réponse global (MTRG) chez les patients atteints de mélanome métastatique présentant des métastases cérébrales n’ayant jamais été traitées auparavant (cohorte 1), tel qu’évalué par un comité d’examen indépendant (CEI) à partir des critères d’évaluation de la réponse dans les tumeurs solides, version 1.1 (RECIST v1.1 [Response Evaluation Criteria in Solid Tumors]).
Les objectifs secondaires comprenaient la durée de la réponse (DDR) dans la cohorte 1 et le MTRG et la DDR dans le cerveau des patients atteints de mélanome métastatique dont les métastases avaient déjà été traitées auparavant (cohorte 2).
Tableau 10 Efficacité de ZELBORAF chez les patients atteints de mélanome à mutation BRAF V600 présentant des métastases cérébrales
Cohorte 1 Aucun traitement antérieur | Cohorte 2 Traitement antérieur | Total | |
MTRGa dans le cerveau (n) Répondeurs [n (%)] (IC à 95 %)b | 90 16 (17,8 %) (10,5‒27,3) | 56 10 (17,9 %) (8,9‒30,4) | 146 26 (17,8 %) (12,0‒25,0) |
DDRc dans le cerveau (n) Médiane (mois) (IC à 95 %)d | 16 4,6 (2,9, 6,2) | 10 6,6 (2,8, 10,7) | 26 5,0 (3,7, 6,6) |
a Meilleur taux de réponse global tel qu’évalué par un comité d’examen indépendant
b Intervalle de confiance (IC) à 95 % bilatéral de Clopper-Pearson
c Durée de réponse évaluée par un comité d’examen indépendant
d Estimation de Kaplan-Meier
PHARMACOLOGIE DÉTAILLÉE
Pharmacocinétique non clinique
L’exposition au médicament (SSC et Cmax) de chiens à qui on avait administré une seule dose orale de 100 mg/kg était de 1,5 fois plus élevée chez les animaux à jeun que chez les animaux nourris. Par ailleurs, la variation entre les sujets était plus marquée chez les animaux nourris.
Une étude quantitative par autoradiographie sur le corps entier à l’aide du 14C-vémurafénib a relevé des concentrations de radioactivité dans les tissus relativement semblables aux concentrations sanguines à tous les points temporels d’analyse, sauf pour ce qui est du foie, des reins, du cortex surrénalien, des glandes lacrymales, des poumons et du tube digestif, où les concentrations étaient généralement supérieures que celles du sang. La radioactivité n’était pas détectable dans le cerveau ni dans l’épine dorsale (système nerveux central) de rats, ce qui donne à penser que le vémurafénib ne traverse pas la barrière hémato-encéphalique. Aucune accumulation ni rétention du vémurafénib dans les tissus de l’œil (tractus uvéal) ou de la peau contenant de la mélanine n’était apparente.
Le CYP3A4 humain était l’enzyme principalement responsable du métabolisme in vitro du vémurafénib. Huit métabolites mineurs ont été identifiés in vitro dans les microsomes ou hépatocytes de l’humain, du chien et du rat. Dans le plasma prélevé chez le rat, le chien et l’humain, le vémurafénib inchangé représentait la composante principale, tandis que deux métabolites mineurs issus de la monohydroxylation étaient aussi détectés.
La radioactivité provenant du médicament était principalement récupérée dans les fèces, après l’administration d’une seule dose orale de 100 mg/kg de vémurafénib marqué au 14C (poudre en vrac microprécipitée). L’urine ne représentait que 1-2 % de l’excrétion radioactive. Chez des animaux portant une canule biliaire, la radioactivité recueillie sur 24 h provenait de la bile (71 %) et moins des fèces (13,4 %), ce qui montre que l’excrétion biliaire constituait la voie d’élimination principale de la radioactivité provenant du médicament. L’élimination n’était pas complète après 24 h chez les rats. Environ 16 % de la radioactivité administrée était demeurée dans la carcasse.
Pharmacodynamie primaire
D’après le dosage de l’inhibition de la kinase in vitro, le vémurafénib inhibe plus fortement les protéines mutantes BRAF V600E et autres V600 que les protéines mutantes BRAF de type sauvage. La concentration de vémurafénib nécessaire pour inhiber 50 % de l’activité enzymatique (CI50) pour chaque protéine BRAF est présentée au Tableau 11.
Tableau 11 Inhibition de différentes variantes BRAF par le vémurafénib
| Kinase | CI50 (nM) |
| BRAF_sauvage | 39 |
| BRAF_V600E | 10 |
| BRAF_V600K | 7 |
| BRAF_V600R | 9 |
| BRAF_V600D | 7 |
| BRAF_V600G | 8 |
| BRAF_V600A | 14 |
| BRAF_V600M | 7 |
Les résultats des dosages de kinase in vitro corroboraient l’inhibition de la prolifération des lignées cellulaires de mélanome. Les lignées cellulaires de mélanome porteuses des mutations V600E (A375, SK-MEL28, etc.), V600K (WM3152), V600D (WM2664, WM239A) et V600R (WM1341D) étaient toutes inhibées à de plus faibles concentrations de vémurafénib (fourchette de la CI50 : 0,02 à 1 μM) par rapport aux lignées cellulaires exprimant le gène BRAF de type sauvage (CHL-1, SK-MEL-2) (fourchette de CI50 : > 10 μM).
La sélectivité du vémurafénib comme inhibiteur de kinase BRAF a été évaluée par le criblage d’un ensemble de 63 récepteurs et de 273 kinases. Le vémurafénib affichait de faibles interactions avec la plupart des kinases et des récepteurs criblés. Deux kinases (Ack1 et Srm) étaient inhibées à de faibles concentrations nanomolaires de vémurafénib, comme la kinase BRAF V600E, tandis que 2 autres kinases (MAP4K5 et FGR) étaient inhibées à des concentrations légèrement plus fortes. On ignore les conséquences physiologiques des interactions entre le vémurafénib et ces autres kinases.
Pharmacodynamie secondaire
On a évalué le procédé par lequel le vémurafénib contribuerait à la survenue du carcinome épidermoïde cutané in vivo dans un modèle de souris à xénogreffe A431 de carcinome épidermoïde cutané. À des doses de 25 et de 75 mg/kg/jour de vémurafénib, les tumeurs de la xénogreffe croissaient en fonction de la dose, par rapport aux tumeurs des souris témoins sous excipient. Les données préliminaires semblent indiquer que le vémurafénib provoque une hausse paradoxale de l’activité MEK (p-MEK) dans ces tumeurs (voir MISES EN GARDE ET PRÉCAUTIONS, Carcinome épidermoïde cutané).
Pharmacologie de l’innocuité
Le programme de pharmacologie de l’innocuité comportait des études évaluant les effets possibles sur les systèmes cardiovasculaires, nerveux central et respiratoire. Les doses les plus fortes administrées dans les études in vivo représentaient la concentration maximale atteignable à l’emploi de la forme posologique à base d’huile de maïs. Cette forme obtient des expositions systémiques au vémurafénib plus faibles par rapport à la poudre en vrac microprécipitée (voir TOXICOLOGIE).
Le vémurafénib a inhibé des canaux ioniques codés par le gène hERG (human ether-à-go-go-related gene) qu’expriment les cellules de mammifères (HEK 293) à une CI50 de 1,24 µM (concentrations mesurées).
Des doses orales uniques de 30, 100 et 1 000 mg/kg (à l’huile de maïs) ont été administrées à 4 chiens mâles conscients qui portaient un implant de radiotélémétrie, suivant un plan croisé en carré latin, et le vémurafénib n’était associé à aucun changement à l’intervalle QTc ou à d’autres paramètres de l’ECG sur une période de 24 h. Toutefois, les expositions atteintes à la dose de 1 000 mg/kg (Cmax = 42 μM) ne totalisent qu’environ la moitié de la Cmax (~90 μM) observée chez les patients traités par 960 mg 2 fois par jour. Lors d’études sur la toxicité chez le chien durant jusqu’à 13 semaines, tous les ECG se trouvaient dans les limites de la normale, qualitativement et quantitativement, à des taux d’exposition comparables à ceux des patients.
Aucun effet indésirable n’a été observé après l’administration d’une dose orale unique de 1 000 mg/kg de vémurafénib à des rats lors des études pharmacologiques d’innocuité portant sur les systèmes nerveux central et respiratoire (Cmax estimée = 160 μM).
TOXICOLOGIE
Le profil d’innocuité non clinique du vémurafénib a été évalué chez le rat, le chien et le lapin. Deux formes posologiques ont été administrées dans les études de toxicologie portant sur des doses répétées : la forme à l’huile de maïs des études initiales et la poudre en vrac microprécipitée des études durant plus de 4 semaines. La forme à l’huile de maïs (suspension de vémurafénib dans de l’huile de maïs) était utilisée lors des études pharmacologiques sur la toxicité et l’innocuité de doses répétées durant 28 jours. Étant donné les taux d’exposition limités obtenus avec la forme à l’huile de maïs, la poudre en vrac microprécipitée (suspension de vémurafénib-006 au Klucel LF à 2 % [p/v] dans un excipient aqueux ajusté au pH 4 avec du HCl à 1 N) a été mise au point afin d’obtenir des taux d’exposition systémiques plus élevés pour les études sur des doses répétées durant 13 et 26 semaines, l’étude de toxicité durant 39 semaines ayant pris fin prématurément, les dosages in vivo de micronoyaux ainsi que les études de toxicité sur le développement embryonnaire et fœtal.
Les études de toxicologie sur des doses répétées ont déterminé le foie et la moelle osseuse comme organes cible chez le chien. Des effets toxiques réversibles (nécrose et dégénérescence hépatocellulaires) dans le foie à des expositions inférieures à l’exposition clinique (selon la comparaison des SSC) ont été notés lors d’une étude de 13 semaines chez le chien soumis à deux doses par jour. Une nécrose focale de la moelle osseuse a été notée chez un chien lors d’une étude de 39 semaines arrêtée prématurément. L’étude portait sur des expositions situées dans les limites des expositions cliniques obtenues à l’emploi de deux doses par jour.
Le vémurafénib s’est révélé être phototoxique in vitro dans des fibroblastes murins de culture irradiés par des UVA.
L’inhibition du CYP2C9 par le vémurafénib a été observée in vitro (c.-à-d., CI50 de 5,9 µM).
Pouvoir cancérogène
Aucune étude de cancérogénicité n’a été menée dans le but d’établir le pouvoir cancérogène de ZELBORAF.
Pouvoir mutagène
Aucun signe de génotoxicité n’a été relevé lors d’évaluations in vitro (mutation bactérienne [épreuve d’Ames], aberrations chromosomiques de lymphocytes humains) ni in vivo, dans les épreuves du micronoyau de la moelle osseuse du rat menées avec le vémurafénib.
Altération de la fertilité
Aucune étude sur la fertilité chez les animaux n’a été menée dans le but d’évaluer l’effet de ZELBORAF. Lors des études de toxicologie à des doses répétées, rien n’a été signalé dans les organes reproducteurs.
Pouvoir tératogène
Aucun effet tératogène n’a été relevé lors de la prise de vémurafénib à raison de jusqu’à 250 mg/kg/jour (environ 1,7 fois l’exposition clinique chez l’humain, d’après la SSC) sur les embryons ou fœtus de rat, ni sur les embryons ou fœtus de lapin à des doses pouvant atteindre 450 mg/kg/jour (environ 0,7 fois l’exposition chez l’humain, d’après la SSC).
Les taux de médicaments du fœtus totalisaient environ 3 à 5 % des taux de la mère, ce qui indique que le vémurafénib est susceptible d’être transmis de la mère à son fœtus en croissance.
RÉFÉRENCES
- 1. Callahan MK et al. Progression of RAS-Mutant Leukemia during RAF Inhibitor Treatment. NEJM 2012;367:2316-21.
- 2. Chapman PB, Hauschild A, Robert C, Haanen JB, Ascierto P, Larkin J, Dummer R, Garbe C, Testori A, Maio M, Hogg D, Lorigan P, Lebbe C, Jouary T, Schadendorf D, Ribas A, O’Day SJ, Sosman JA, Kirkwood JM, Eggermont AMM, Dreno B, Nolop K, Jiang L, Nelson B, Hou J, Lee RJ, Flaherty KT, McArthur GA, pour le BRIM-3 Study Group. Improved Survival with Vemurafenib in Melanoma with BRAF V600E Mutation. NEJM. 2011 doi:10.1056/NEJMoa1103782.
- 3. Pocock SJ, Clayton TC, Altman DG. Survival plots of time-to-event outcomes in clinical trials: good practice and pitfalls. Lancet 2002;359:1686-9.
- 4. Ribas A et al. Hepatotoxicity with combination of Vemurafenib and Ipilimumab. NEJM 2013;368:1365-6.
- 5. Wenk KS, Pichard DC, Nasabzadeh T, Jang S, Venna SS. Vemurafenib-Induced DRESS. JAMA Dermatol. 2013;149:1242-3.