


Monographie de produit - Andembry
Modifications importantes apportées récemment à la monographie
7 Mises en Garde et Précautions,
Hypersensibilité
2026-10
Table des matières
Modifications importantes apportées récemment à la monographie................................. 2
Table des matières ........................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ................................... 4
- 1.
Indications ............................................................................................................ 4
1.1 Pédiatrie ............................................................................................................. 4
1.2 Gériatrie ............................................................................................................. 4
- 2. Contre-indications ................................................................................................. 4
- 4.
Posologie et administration ................................................................................... 4
4.1 Considérations posologiques ............................................................................. 4
4.2 Posologie recommandée et ajustement posologique ....................................... 4
4.4 Administration ................................................................................................... 5
4.5 Dose oubliée ...................................................................................................... 6
- 5. Surdose ................................................................................................................. 6
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement .................... 7
- 7.
Mises en garde et précautions ............................................................................... 7
Généralités ..................................................................................................................... 7
Santé reproductive ........................................................................................................ 8
Sensibilité/résistance ..................................................................................................... 8
7.1 Populations particulières ................................................................................... 8
7.1.1 Grossesse ....................................................................................................... 8
7.1.2 Allaitement ..................................................................................................... 9
7.1.3 Enfants et adolescents .................................................................................. 9
7.1.4 Personnes âgées ............................................................................................ 9
- 8.
Effets indésirables ................................................................................................. 9
8.1 Aperçu des effets indésirables ........................................................................... 9
8.2 Effets indésirables observés au cours des études cliniques ............................ 10
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants et adolescents .................................................................................................. 11
8.5 Effets indésirables observés après la commercialisation ................................ 11
- 9.
Interactions médicamenteuses ............................................................................ 11
9.2 Aperçu des interactions médicamenteuses..................................................... 11
9.3 Interactions médicament-comportement ....................................................... 11
9.4 Interactions médicament-médicament ........................................................... 11
9.5 Interactions médicament-aliment ................................................................... 11
9.6 Interactions médicament-plante médicinale .................................................. 11
9.7 Interactions médicament-examens de laboratoire ......................................... 11
- 10.
Pharmacologie clinique ....................................................................................... 12
10.1 Mode d’action .................................................................................................. 12
10.2 Pharmacodynamie ........................................................................................... 12
10.3 Pharmacocinétique .......................................................................................... 12
10.4 Immunogénicité ............................................................................................... 14
- 11. Conservation, stabilité et mise au rebut ............................................................... 14
- 12. Instructions particulières de manipulation du produit .......................................... 14
Partie 2: Renseignements scientifiques ........................................................................... 15
- 13. Renseignements pharmaceutiques ...................................................................... 15
- 14.
Études cliniques .................................................................................................. 15
14.2 Études cliniques par indication ........................................................................ 15
- 16. Toxicologie non clinique ...................................................................................... 18
Renseignements destinés aux patient·e·s........................................................................ 20
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
ANDEMBRY (injection de garadacimab) est indiqué pour la prévention systématique des crises d'angio-oedème héréditaire (AOH) chez les adultes et les adolescents (âgés de 12 ans et plus).
ANDEMBRY n'est pas destiné au traitement aigu des crises d’AOH.
1.1 Pédiatrie
Adolescents (≥ 12 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’ANDEMBRY chez les enfants de 12 ans et plus ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation chez les enfants de plus de 12 ans (voir 4 Posologie et administration, Posologie recommandée et adjustement posologique).
Pédiatrie (< 12 ans) : L’innocuité et l’efficacité d’ANDEMBRY chez les enfants de moins de 12 ans n’ont pas été démontrées.
1.2 Gériatrie
L’innocuité et l’efficacité d’ANDEMBRY ont été évaluées dans le cadre de deux études de phase III menées auprès de patients (N = 13) âgés de 65 ans ou plus atteints d’AOH (voir 7.1.4 Personnes âgées). Aucune différence globale quant à l’innocuité ou à l’efficacité n’a été observée par rapport aux patients âgés de 18 à 65 ans.
2. Contre-indications
ANDEMBRY est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant.
Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement .
4. Posologie et administration
4.1 Considérations posologiques
Ce produit médicinal doit être initié sous la supervision d’un professionnel de la santé expérimenté dans la prise en charge des patients atteints d’AOH.
4.2 Posologie recommandée et ajustement posologique
La dose recommandée d’ANDEMBRY est une dose de charge initiale de 400 mg administrée par voie sous-cutanée en deux injections de 200 mg le premier jour du traitement, suivie d’une dose mensuelle de 200 mg.
Populations particulières
Pédiatrie
La posologie chez les enfants de 12 ans et plus est la même que chez les adultes et aucun ajustement posologique n’est nécessaire.
Santé Canada n’a pas autorisé d’indication d’utilisation pour les enfants âgés de moins de 12 ans. Gériatrie
L’innocuité et l’efficacité du garadacimab ne devraient pas être affectées par l’âge. Aucun ajustement posologique n’est nécessaire chez les patients de plus de 65 ans (voir la section 10 Pharmacologie Clinique, Pharmacocinétique).
Insuffisance hépatique
Aucune étude n’a été menée auprès de patients atteints d’insuffisance hépatique. D'après l'analyse pharmacocinétique de population, l’insuffisance hépatique ne devrait pas affecter l’exposition au garadacimab. Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance hépatique (voir la section 10 Pharmacologie Clinique, Pharmacocinétique).
Insuffisance rénale
Aucune étude n’a été menée auprès de patients atteints d’insuffisance rénale. D'après l'analyse pharmacocinétique de population, l’insuffisance rénale ne devrait pas affecter l’exposition au garadacimab. Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance rénale (voir la section 10 Pharmacologie Clinique, Pharmacocinétique).
4.4 Administration
- ANDEMBRY est destiné à une administration sous-cutanée seulement.
Chaque unité d’ANDEMBRY (seringue préremplie avec dispositif de sécurité de l’aiguille (Figure 1)
ou stylo prérempli (Figure 2)) est destinée à un usage unique et est fournie sous forme de solution prête à l’emploi.
- L’injection doit se limiter aux points d’injection recommandés : l’abdomen, les cuisses et le haut du bras externe (voir Renseignements destinés aux patient·e·s - Mode d’emploi : guide détaillé, Figure E pour le stylo prérempli ou Figure F pour la seringue préremplie). Une rotation du site d’injection est recommandée.
- ANDEMBRY peut être auto-administré ou administré par un aidant seulement après avoir reçu
une formation sur la technique d’injection sous-cutanée par un professionnel de la santé. 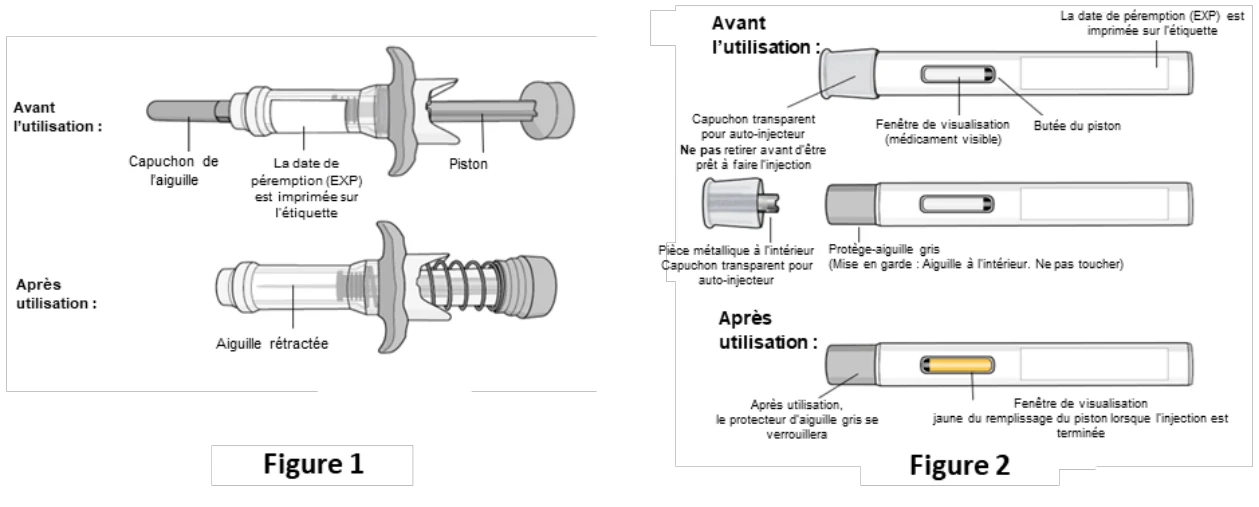
Instructions pour le stylo prérempli/la seringue préremplie
Rassembler les fournitures
Fournitures nécessaires pour le stylo prérempli (voir Figure 3)/la seringue préremplie (voir Figure 4)
Inclus dans la boîte de carton :
- 1 stylo prérempli à dose unique ou 1 seringue préremplie
Fournitures requises, mais non comprises dans la boîte de carton :
- 1 tampon d’alcool
- 1 tampon d’ouate ou de gaze
- 1 contenant pour objets pointus ou tranchants ou contenant résistant à la perforation pour élimination (voir Renseignements destinés aux patient·e·s - Mode d’emploi : guide détaillé Étape 11. Élimination du stylo prérempli ou étape 12. Mise au rebut de la seringue)
Pour obtenir des instructions détaillées sur la préparation et l’administration d’ANDEMBRY, consultez la section Renseignements destinés aux patient·e·s.
4.5 Dose oubliée
Si une dose d’ANDEMBRY est oubliée, administrez la dose dès que possible, puis administrez la dose suivante selon le calendrier original. Si vous n’êtes pas certain du moment auquel vous devez prendre la dose oubliée, en particulier si l’heure de la dose suivante est proche, consultez votre professionnel de la santé.
5. Surdose
Aucun cas de surdose n’a été signalé dans le cadre d’études cliniques. Il n’existe aucune information permettant d’identifier les signes et symptômes potentiels d’une surdose.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). 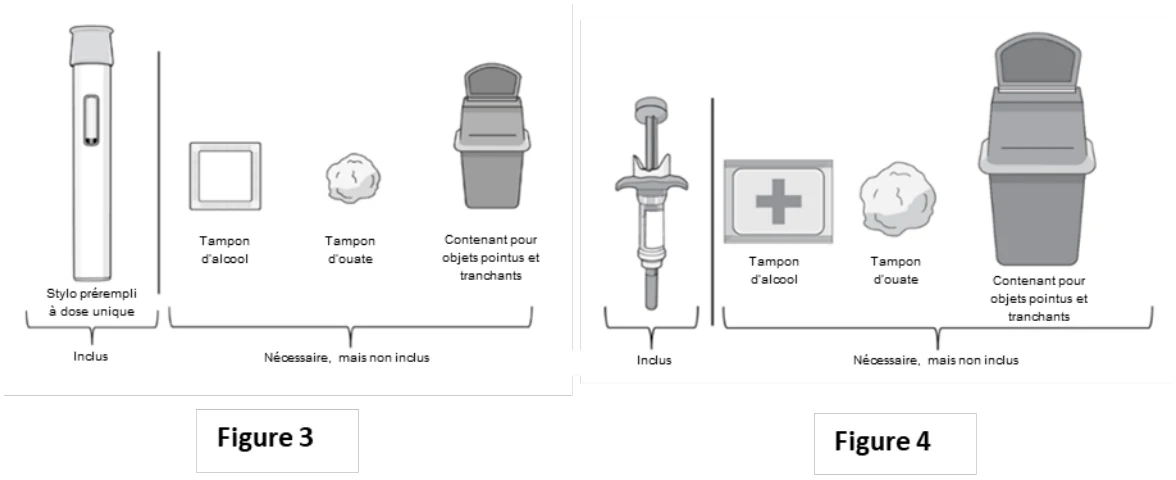
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Pour assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner à la fois la marque nominative et le nom non exclusif (principe actif) ainsi que d’autres identificateurs propres au produit, tels que le numéro d’identification numérique de drogue (DIN) et le numéro de lot du produit fourni.
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Description
ANDEMBRY est fourni sous forme de solution stérile sans agent de conservation pour administration sous-cutanée dans les deux présentations suivantes.
- 200 mg/1,2 mL de solution dans une seringue en verre préremplie à dose unique avec dispositif de sécurité d’aiguille (Figure 1) ou
- Solution à 200 mg/1,2 mL dans un stylo prérempli à dose unique (Figure 2)
ANDEMBRY est fourni sous forme de solution stérile sans agent de conservation pour administration sous-cutanée. ANDEMBRY est fourni sous forme de stylo injecteur prérempli à dose unique ou de seringue préremplie en verre de 1,2 mL à dose unique avec dispositif de sécurité de l’aiguille. Le stylo prérempli contient une seringue en verre préremplie à dose unique de 1,2 mL. La solution d’ANDEMBRY est légèrement opalescente à claire, jaune brunâtre à jaune, avec un pH d’environ 6,1. La solution a une osmolalité d’environ 470 mOsm/kg.
Chaque seringue en verre préremplie de 1,2 mL permet d’administrer 1,2 mL (200 mg) de garadacimab. Chacune de ces seringues contient une quantité nominale par seringue en verre préremplie : eau pour injection, USP, garadacimab (200 mg), L-histidine (3,7 mg), L-proline (19,3 mg), monochlorhydrate de L-arginine (37,9 mg) et polysorbate 80 (0,24 mg).
7. Mises en garde et précautions
Généralités
Crises aiguës d’AOH
ANDEMBRY n’est pas destiné au traitement des crises aiguës d’AOH. Si une crise d’AOH survient, un traitement personnalisé doit être initié avec un médicament de secours approuvé.
AOH C1-INH normal (nC1-INH)
Certaines sous-catégories d’AOH C1-INH normal (nC1-INH) peuvent ne pas répondre au traitement par le garadacimab en raison de voies alternatives qui n’impliquent pas l’activation du FXII. Il est recommandé d’effectuer des tests génétiques, si ces tests sont disponibles, conformément aux lignes directrices actuelles sur l’AOH. Il convient d’envisager l’arrêt du traitement chez les patients atteints d’AOH nC1-INH qui ont présenté une réduction insuffisante des crises après 3 mois de traitement.
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Administration sous-cutanée | Solution pour injection, 200 mg / 1,2 mL | Eau pour injection, L-histidine, L-proline, monochlorhydrate de L-arginine, polysorbate 80 | ||
Troubles de la coagulation et thromboembolie
ANDEMBRY n’a pas été étudié chez les patients présentant des saignements cliniquement significatifs causés par une coagulopathie ou une thromboembolie. On n’a observé aucun cas de saignements ou d’événements thromboemboliques liés au garadacimab dans les études cliniques.
Interférence avec le test de coagulation
ANDEMBRY peut prolonger le temps de céphaline activée (TCA) en raison d’une interaction entre le garadacimab et le test de TCA (voir 9.7 Interactions médicament-examens de laboratoire).
Santé reproductive
- Fertilité
L’effet sur la fertilité n’a pas été évalué chez l’humain.
Sensibilité/résistance
Hypersensibilité
Des réactions d'hypersensibilité ont été signalées après la mise en marché. Les signes et symptômes des réactions d’hypersensibilité peuvent inclure de l'urticaire (locale et généralisée), une sensation d'oppression thoracique, des difficultés respiratoires, une respiration sifflante, une hypotension et/ou une anaphylaxie pendant ou après l'injection d'ANDEMBRY. En cas de réactions d'hypersensibilité sévères, y compris d’anaphylaxie, interrompre l'administration d'ANDEMBRY et instaurer un traitement approprié.
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude sur ANDEMBRY n’a été réalisée chez les femmes enceintes. Le degré d’exposition pendant la grossesse dans le cadre d’essais cliniques a été très limité. Par mesure de précaution, il est préférable d'éviter l'utilisation du garadacimab pendant la grossesse.
Une étude sur le développement prénatal et postnatal menée chez des lapines gravides ayant reçu des doses sous-cutanées de garadacimab a confirmé l'exposition du fœtus en développement au médicament. À la mise bas, les concentrations plasmatiques fœtales de garadacimab peuvent dépasser les concentrations plasmatiques maternelles (voir 16 Toxicologie Non Clinique, Toxicologie pour la reproduction et le développement).
7.1.2 Allaitement
On ignore si ANDEMBRY est excrété dans le lait maternel chez l’humain. On sait que les IgG humaines sont excrétées dans le lait maternel au cours des premiers jours suivant la naissance, puis elles sont réduites à de faibles concentrations peu de temps après. Étant donné qu’on sait que les IgG humaines sont excrétées dans le lait maternel, il faut faire preuve de prudence. Un risque pour l’enfant allaité ne peut pas être exclu.
7.1.3 Enfants et adolescents
Adolescents (≥ 12 ans) : L’innocuité et l’efficacité d’ANDEMBRY ont été établies chez les enfants de 12 ans et plus atteints d’AOH. L’utilisation d’ANDEMBRY pour cette indication a été évaluée chez 11 patients pédiatriques (> 12 à 17 ans) dans le cadre d’études de phase III. Les résultats de l’analyse des sous-groupes sont compatibles avec ceux de la population adulte.
Enfants (< 12 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique chez les enfants de moins de 12 ans n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
L’innocuité et l’efficacité d’ANDEMBRY ont été évaluées dans le cadre de deux études de phase III menées auprès de patients (N = 13) âgés de 65 ans ou plus atteints d’AOH. Aucune différence globale quant à l’innocuité ou à l’efficacité n’a été observée par rapport aux patients âgés de 18 à 65 ans.
8. Effets indésirables
8.1 Aperçu des effets indésirables
Cent soixante-six (166) sujets uniques atteints d’AOH ont été exposés à au moins une dose de 200 mg d’ANDEMBRY dans le cadre d’un (1) essai clinique de phase 2 et de deux (2) essais cliniques de phase 3. Les effets indésirables associés à ANDEMBRY les plus fréquemment observés selon les données regroupées de ces 3 essais étaient l’érythème au point d’injection (7,8 %), les ecchymoses au point d’injection (1,8 %), le prurit au point d’injection (3,6 %), l’urticaire au point d’injection (1,2 %), les céphalées (11,4 %) et la douleur abdominale (6,6 %).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
L’innocuité d’ANDEMBRY repose principalement sur une étude de 6 mois, à répartition aléatoire, à double insu, en groupes parallèles et contrôlée par placebo (essai 1) chez 64 patients adultes et pédiatriques (âgés de 12 ans et plus) atteints d’AOH de type I ou II (voir 14 Études CliniquesError! Reference source not found.). Un total de 39 patients atteints d’AOH âgés de 12 ans et plus ont reçu au moins une dose d’ANDEMBRY. Dans l’ensemble, 59,4 % des patients étaient des femmes et 85,9 % des patients étaient de race blanche avec un âge moyen de 41,2 ans.
Le Tableau 2 ci-dessous résume les événements indésirables découlant du traitement (EIDT) survenus chez ≥ 5 % des patients traités par ANDEMBRY.
Tableau 2 – Événements indésirables découlant du traitement (EIDT) survenus chez ≥ 5 % des patients traités par ANDEMBRY (garadacimab) dans l’essai 1
Classification par système et organe / Terme privilégié | Garadacimab 200 mg (N = 39) n (%) E | Placebo (N = 25) | |||||
| n (%) E | |||||||
| Tout EIDT | 25 (64,1) 75 | 15 (60,0) 54 | |||||
| Infections et infestations | |||||||
| Infection des voies respiratoires supérieures | 4 (10,3) 4 | 2 (8,0) 2 | |||||
| Rhinopharyngite | 3 (7,7) 3 | 1 (4,0) 1 | |||||
| Affections du système nerveux | |||||||
| Céphalées | 3 (7,7) 9 | 4 (16,0) 4 | |||||
n = nombre de patients ayant présenté au moins un événement; E = nombre d’événements.
Les données d’innocuité de tous les patients traités par ANDEMBRY dans l’étude de prolongation ouverte de phase 3 avec une exposition médiane de 13,8 mois étaient compatibles avec les données du Tableau 2.
Description de certains effets indésirables
Réactions au site d’injection
Dans l’essai 1, 3 cas de réactions légères au point d’injection ont été observés chez 2 (5,1 %) patients ayant reçu ANDEMBRY. Une relation temporelle (commençant entre 1 et 3 jours après l’administration du produit expérimental) a été identifiée pour les trois réactions au point d’injection. Les trois réactions au point d’injection ont été évaluées comme étant liées à ANDEMBRY.
Dans le cadre d’une étude de prolongation ouverte de phase 3 (essai 2), 161 patients atteints d’AOH ont reçu ANDEMBRY à 200 mg par voie sous-cutanée tous les mois; 57 patients avaient été transférés de l’essai 1 à cette étude. Des réactions au point d’injection (p. ex., ecchymose au point d’injection, érythème au point d’injection, hématome au point d’injection, prurit au point d’injection et urticaire au point d’injection) ont été signalées chez 16 (10 %) patients.
8.2.1 Effets indésirables observés au cours des essais cliniques – enfants et adolescents
Bien que limité, le profil d’innocuité et d’efficacité chez les enfants de 12 ans et plus (n = 6) était semblable à celui de la population adulte.
8.5 Effets indésirables observés après la commercialisation
Étant donné que les déclarations d’effets indésirables après la mise en marché sont volontaires et proviennent d’une population dont la taille est inconnue, il n’est pas possible d’en estimer la fréquence.
L'effet indésirable suivant a été identifié lors de l'utilisation d'ANDEMBRY après sa commercialisation.
- Hypersensibilité
9. Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune interaction médicamenteuse n’a été établie.
9.3 Interactions médicament-comportement
L’interaction d’ANDEMBRY avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Aucune étude dédiée sur les interactions médicamenteuses n’a été menée chez les humains. Le garadacimab n’a été étudié qu’en monothérapie et non en association avec d’autres produits indiqués pour la prophylaxie à long terme de l’AOH.
Il existe très peu de données cliniques sur l’utilisation concomitante de médicaments antiplaquettaires/anticoagulants avec le garadacimab. Le garadacimab inhibe l’activité du FXII activé. L’activation du FXII déclenche la voie intrinsèque de la cascade de coagulation. L’effet sur l’utilisation concomitante d’anticoagulants qui inhibent la voie extrinsèque est inconnu.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Tests de coagulation
Le garadacimab peut prolonger le temps de céphaline activée (TCA) en raison d’une interaction entre le garadacimab et le test de TCA. Les réactifs utilisés dans le test de laboratoire du TCA déclenchent une coagulation intrinsèque par l’activation du FXII dans le système de contact, par conséquent l’inhibition du FXIIa plasmatique par le garadacimab peut prolonger le TCA dans ce test. Aucune augmentation du TCA chez les patients traités par le garadacimab n’a été associée à des événements indésirables hémorragiques. Aucune différence cliniquement significative n’a été observée entre les groupes de traitement quant au rapport international normalisé (RIN).
Interférence avec le test de D-dimères
Des réductions des valeurs moyennes des D-dimères ont été observées chez des patients traités par le garadacimab, y compris certains patients dont les valeurs se situaient en dessous de la limite inférieure de la normale. La pertinence clinique de cette observation demeure incertaine.
10. Pharmacologie clinique
10.1 Mode d’action
Le garadacimab est un anticorps monoclonal recombinant entièrement humain IgG4/lambda qui se lie au domaine catalytique du facteur XII activé (FXIIa et betaFXIIa) et inhibe puissamment son activité catalytique. Le FXII est le premier facteur activé dans la voie d’activation de contact et déclenche le système inflammatoire kallicréine-kinine produisant de la bradykinine. L’inhibition du FXIIa empêche l’activation de la prékallicréine en kallicréine et la production de bradykinine, qui est associée à l’inflammation et à l’enflure dans les crises d’AOH, ce qui peut potentiellement réduire la cascade d’événements menant à une crise d’AOH.
10.2 Pharmacodynamie
L’inhibition dépendante de la concentration de l’activité de la kallicréine médiée par le FXIIa a été démontrée après l’administration sous-cutanée d’ANDEMBRY chez les patients atteints d’AOH.
10.3 Pharmacocinétique
Le Tableau 3 présente la pharmacocinétique et l’exposition à l’état d’équilibre du garadacimab, d’après une analyse pharmacocinétique de population, chez des patients atteints d’AOH ayant reçu une dose de charge de 400 mg (2 x 200 mg) par voie sous-cutanée, suivie d’une dose de 200 mg administrée une fois par mois par voie sous-cutanée dans l’essai 1. Après l’administration sous-cutanée d’ANDEMBRY, la concentration plasmatique maximale est atteinte en environ 6 jours et la demi-vie d’élimination terminale est d’environ 19 jours. L’exposition au garadacimab à l’état d’équilibre a été obtenue après l’administration sous-cutanée initiale de la dose de charge de 400 mg (2 x 200 mg).
Tableau 3 – Paramètres pharmacocinétiques moyens (É.-T.) du garadacimab après une administration sous-cutanée (essai 1)
| Paramètres pharmacocinétiques | Garadacimab 200 mg une fois par mois | ||
| (N = 39) | |||
| CL/F (L/h) | 0,0217 (0,00793) | ||
| Vc/F (L) | 7,42 (4,20) | ||
| ASCtau,ss (mcg∙h/mL) | 10 300 (3 380) | ||
| Cmax,ss (mcg/mL) | 21,2 (6,58) | ||
| Cmin,ss (mcg/mL) | 9,30 (3,73) | ||
| tmax (h) | 137 (91,0, 175)* | ||
| t1/2 (h) | 445 (97,4) | ||
CL/F : clairance apparente; Vc/F : volume de distribution apparent; AUCtau,ss surface sous la courbe de l’intervalle posologique à l’état d’équilibre; Cmax,ss : concentration maximale à l’état d’équilibre; Cmin,ss : concentration minimale à l’état d’équilibre; tmax : temps avant la concentration maximale; t1/2 : demi-vie d’élimination terminale.
*Médiane (intervalle) présentée pour le tmax
Absorption
Après l’administration sous-cutanée, le délai avant la concentration maximale est d’environ 6 jours. Le site de l’injection sous-cutanée (cuisse, bras ou abdomen) n’a pas influencé l’absorption du garadacimab. Le taux d’absorption du garadacimab était de 0,00824/h. La biodisponibilité absolue moyenne du garadacimab chez les patients atteints d’AOH était de 39,5 % d’après l’analyse pharmacocinétique de population.
Distribution
Le volume de distribution apparent moyen (É.-T.) du garadacimab chez les patients atteints d’AOH était de 7,42 litres (4,20). Le garadacimab est un anticorps monoclonal qui ne devrait pas se lier aux protéines plasmatiques.
Métabolisme
À l’instar d’autres anticorps monoclonaux, le garadacimab devrait être dégradé par protéolyse enzymatique en petits peptides et acides aminés. Par conséquent, aucune étude spécifique sur le métabolisme n’a été menée avec le garadacimab.
Élimination
Le garadacimab présente une clairance apparente moyenne (É.-T.) de 0,0217 L/h (0,00793) et une demi-vie d’élimination terminale d’environ 19 jours.
Populations et états pathologiques particuliers
Les analyses pharmacocinétiques de population ont montré que l’âge, le sexe et la race n’ont pas influencé de façon significative la pharmacocinétique du garadacimab après correction en fonction du poids corporel. Le poids corporel a été identifié comme une covariable importante décrivant la variabilité de la clairance et du volume de distribution, entraînant une exposition plus élevée chez les patients plus légers. Cependant, cette différence n’est pas pertinente sur le plan clinique et aucun ajustement posologique n’est recommandé pour ces données démographiques.
Enfants et adolescents
Selon des analyses pharmacocinétiques de population qui comprenaient des patients pédiatriques (12 à 17 ans, N = 11), l’âge n’a pas d’effet cliniquement significatif sur la pharmacocinétique du garadacimab et aucun ajustement posologique n’est recommandé.
La pharmacocinétique du garadacimab chez les enfants de moins de 12 ans n’a pas été étudiée.
Personnes âgées
Selon des analyses pharmacocinétiques de population qui comprenaient des patients âgés (≥ 65 ans, N = 13), l’âge n’a pas d’effet cliniquement significatif sur la pharmacocinétique du garadacimab et aucun ajustement posologique n’est recommandé.
Insuffisance hépatique
Aucune étude n’a visé expressément à évaluer le comportement pharmacocinétique du garadacimab chez des patients atteints d’insuffisance hépatique. Selon l’analyse pharmacocinétique de population, l’insuffisance hépatique n’a eu aucun effet sur la pharmacocinétique du garadacimab.
Insuffisance rénale
Aucune étude n’a visé expressément à évaluer le comportement pharmacocinétique du garadacimab chez des patients atteints d’insuffisance rénale. D’après l’analyse pharmacocinétique de population, l’insuffisance rénale (DFG estimé : ≥ 90 mL/min/1,73 m2 [normal, N = 145], 60 à < 90 mL/min/1,73 m2 [léger, N = 26] et 30 à < 60 mL/min/1,73 m2 [modéré, N = 2]) n’a eu aucun effet sur la pharmacocinétique du garadacimab.
Médicaments concomitants
D’après les analyses pharmacocinétiques de population, l’utilisation de médicaments analgésiques, antibactériens, antihistaminiques, anti-inflammatoires et antirhumatismaux n’a eu aucune incidence sur la pharmacocinétique du garadacimab.
D’après les analyses pharmacocinétiques de population, en cas de crises poussées d’AOH, l’utilisation de médicaments de secours comme le C1-INH dérivé du plasma et recombinant ou l’icatibant n’a eu aucun effet sur la pharmacocinétique du garadacimab.
10.4 Immunogénicité
Toutes les protéines thérapeutiques sont potentiellement immunogènes. La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité de l’analyse. De plus, l’incidence observée de positivité des anticorps (notamment les anticorps neutralisants) dans un essai peut être influencée par plusieurs facteurs, notamment la méthode d’essai, la manipulation de l’échantillon, le moment du prélèvement de l’échantillon, les médicaments concomitants et la maladie sous-jacente. Pour ces raisons, la comparaison de l’incidence des anticorps dans les études décrites ci-dessous avec l’incidence des anticorps dans d’autres études ou à d’autres produits peut être trompeuse.
Dans l’essai 1, le traitement par le garadacimab a été associé au développement d’anticorps anti-médicament (AAM) à faible titre découlant du traitement chez 1 (2,6 %) des sujets traités au cours de la période de 6 mois. Dans l’essai 2, 5 (2,9 %) sujets traités, dont 1 sujet transféré de l’essai 1, ont développé des AAM à faible titre découlant du traitement.
Le développement d’AAM dirigés contre le garadacimab n’a pas affecté la pharmacocinétique, la pharmacodynamie, l’innocuité ou la réponse clinique.
Aucune épreuve de laboratoire autonome de détection des anticorps neutralisants n’a été mise au point. L’impact potentiel des anticorps neutralisants sur l’exposition au garadacimab ainsi que sur son efficacité, sa pharmacodynamie et son innocuité n’a pas été évalué.
11. Conservation, stabilité et mise au rebut
- Conserver au réfrigérateur (entre +2 °C et +8 °C). Ne pas congeler.
- Conservez la solution (seringue préremplie avec dispositif de sécurité de l’aiguille ou stylo prérempli) dans l’emballage extérieur afin de la protéger de la lumière.
La solution (seringue préremplie avec dispositif de sécurité de l’aiguille ou stylo prérempli) peut
être conservée à température ambiante jusqu’à +25 °C pendant une période maximale de 2 mois, mais pas après la date de péremption. Ne remettez pas ANDEMBRY au réfrigérateur après l’avoir conservé à température ambiante jusqu’à +25 °C.
- Jeter tout produit non utilisé après chaque perfusion conformément aux exigences locales.
- Instructions particulières de manipulation du produit
La seringue préremplie/le stylo prérempli d’ANDEMBRY est à usage unique seulement. Il n’y a pas de consignes de manipulation particulières.
Partie 2: Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance pharmaceutique
Nom propre : garadacimab
Nom chimique : IgG4/lambda ou IgG4/λ-chaîne légère
Formule moléculaire et masse moléculaire : Le garadacimab a un poids moléculaire d’environ 148 kDa. Propriétés physicochimiques : liquide légèrement opalescent à clair, jaune brunâtre à jaune. Norme pharmaceutique : Anticorps monoclonal inhibiteur du FXIIa
Caractéristiques du produit :
Le garadacimab est un anticorps monoclonal recombinant entièrement humain (IgG4/λ-chaîne légère) produit par la technologie de l’ADN recombinant dans des cellules ovariennes de hamster chinois (CHO).
14. Études cliniques
14.1 Études cliniques par indication
Angiœdème héréditaire (AOH)
Tableau 4 - Résumé des caractéristiques démographiques des patients dans les essais cliniques pour les crises d’AOH
Nº d’étude | Conception de l’étude | Posologie, voie | Nombre de | Âge moyen (Tranche) | Sexe (%) | ||||
| d’administration | sujets | ||||||||
| et durée | (n) | ||||||||
| Phase 3-Essai 1 (NCT046 56418) | étude multicentrique, à double insu, à répartition aléatoire, contrôlée par placebo et en groupes parallèles | garadacimab 200 mg par voie sous-cutanée toutes les 4 semaines après une dose de charge initiale de 400 mg par voie sous-cutanée ou placebo pendant une période de traitement de 6 mois | 39 (garadacimab 200 mg) 25 (placebo) | 41,2 ans (12 ans à 69 ans) | H (40,6 %) / F (59,4 %) | ||||
| Phase 3-Essai 2 (NCT047 39059) | Étude multicentrique de prolongation ouverte | garadacimab 200 mg par mois après une dose de charge initiale de 400 mg. Durée prévue de l’étude : 4,6 ans | 161 (garadacimab 200 mg) | 42,3 ans (13 ans à 73 ans) | H (37,3 %) / F (62,7 %) | ||||
H = hommes; F = femmes. Essai 1 (NCT04656418) :
L’efficacité d’ANDEMBRY pour la prévention des crises d’angiœdème héréditaire chez les patients âgés de 12 ans et plus atteints d’AOH de type I ou II a été démontrée dans une étude de phase 3, multicentrique, à répartition aléatoire, à double insu et contrôlée par placebo en groupes parallèles.
L’étude comprenait 64 patients adultes et pédiatriques (âgés de 12 ans et plus) qui ont présenté au moins 2 crises au cours de la période préliminaire d’une durée maximale de 2 mois. Les patients ont été répartis aléatoirement dans 2 groupes de traitement parallèles selon un rapport de 3:2 (garadacimab 200 mg par mois après une dose de charge initiale de 400 mg ou un placebo correspondant au volume) pendant une période de traitement de 6 mois. Les patients devaient cesser de prendre d’autres médicaments prophylactiques contre l’AOH avant d’être admis à l’étude. Tous les patients pouvaient utiliser des médicaments sur demande pour le traitement des crises d’AOH pendant l’étude.
Dans l’ensemble, 87,5 % des patients présentaient une AOH de type I. Des antécédents familiaux d’AOH ont été signalés pour 89,1 % des patients, des antécédents de crises d’œdème laryngé pour 59,4 % des patients et 32,8 % des patients recevaient une prophylaxie antérieure. Pendant la période préliminaire de l’étude, des taux de crises ≥ 3 crises/mois ont été observés chez 59,4 % des patients dans l’ensemble.
Le critère d’évaluation principal était la différence entre ANDEMBRY et le placebo dans le nombre normalisé en fonction du temps de crises d’AOH confirmées par l’investigateur (jours 1 à 182). Les principaux critères d’évaluation secondaires étaient la réduction en pourcentage du nombre normalisé en fonction du temps de crises d’AOH (jours 1 à 182), le nombre de sujets n’ayant présenté aucune crise jusqu’au jour 91 et le pourcentage de sujets ayant évalué le traitement comme étant « bon » ou meilleur (c.-à-d. « excellent ») au questionnaire SGART au jour 182.
Les résultats pour le critère d’évaluation principal et les principaux critères d’évaluation secondaires dans la population en intention de traiter (Intent-to-Treat, ITT) sont présentés ci-dessous dans le Tableau 5.
Tableau 5 – Résultats pour le critère d’évaluation principal et les principaux critères d’évaluation secondaires en matière d’efficacité à 6 mois chez les sujets atteints d’AOH dans l’essai 1 (NCT04656418)
| ANDEMBRY 200 mg | Placebo | ||
| N = 39 | N = 24a | ||
Critère d’évaluation principal Nombre normalisé en fonction du temps de crises d’AOH par mois Nombre de crises d’AOH pendant la période de traitement 63 264 Moyenne ajustée des MCb (IC à 95 %) 0,22 (0,11 à 0,47) 2,07 (1,49 à 2,87) | |||
| Rapport des crises d’AOHb (IC à 95 %) | 0,11 (0,05 à 0,24) | ||
| valeur p* < 0,001 | |||
| ANDEMBRY 200 mg | Placebo | ||
| N = 39 | N = 24a | ||
Critères d’évaluation secondaires Nombre de patients n’ayant présenté aucune crise du jour 1 jusqu’à la fin du mois 3 Pourcentage de patients 71,8 % 8,3 % valeur p* < 0,001 Réponses ayant évalué le traitement comme « bon » ou « excellent » à l’évaluation globale de la réponse au traitement par le sujet (questionnaire SGART) Pourcentage de patients 81,6 % 33,3 % valeur p* < 0,001 | |||
AOH = angiœdème héréditaire; É.-T. = écart-type; IC = intervalle de confiance; ITT = intention-to-treat (population en intention de traiter); MC = moindres carrés; N = nombre de patients dans l’ensemble d’analyse ITT.
a Vingt-cinq sujets (N = 25) ont été initialement randomisés dans le groupe placebo; cependant, un patient a eu une période de traitement de moins de 30 jours et n’a donc pas été inclus dans les analyses d’efficacité.
b Modèle linéaire généralisé pour les données de comptage (modèle de régression de Poisson) ajusté en fonction du taux de crises initial. * Une procédure d’essai hiérarchique contrôle le niveau alpha global de 5 %.
Les critères d’évaluation secondaires supplémentaires non testés de manière hiérarchique du jour 1 au jour 182 étaient le nombre moyen (médian) normalisé en fonction du temps de crises d’AOH nécessitant un traitement à la demande, 0,23 (0,0) chez les sujets traités par ANDEMBRY contre 1,86 (1,35) dans le groupe placebo, et le nombre moyen (médian) normalisé en fonction du temps de crises d’AOH modérées à sévères, 0,13 (0,0) chez les sujets traités par ANDEMBRY contre 1,35 (0,83) dans le groupe placebo. La proportion de patients qui n’ont pas eu de crises entre la première dose et la fin de l’essai (jours 1 à 182) était de 62 % comparativement à 0 % dans le groupe placebo.
La proportion de sujets ayant obtenu une amélioration de leur qualité de vie, telle qu’évaluée par le questionnaire sur la qualité de vie liée à l’angiœdème (Angioedema Quality of Life, AE-QoL) (différence cliniquement significative minimale ≥ 6 pour le score AE-QoL total), qui mesure le fonctionnement, la fatigue/l’humeur, la peur/la honte et la nutrition, était de 87,9 % pour ANDEMBRY® et de 55,0 % pour le placebo.
Bien que très limité, le profil d’efficacité chez les patients pédiatriques atteints d'AOH âgés de 12 ans et plus (n = 6) semblait similaire à celui de la population adulte.
Essai 2 (NCT04739059).
L’essai 2 est une étude de prolongation de phase 3, multicentrique et ouverte conçue pour évaluer l’innocuité et l’efficacité à long terme d’ANDEMBRY qui a recruté un total de 161 patients. Les 161 patients proviennent de : Essai 1 (n = 57), une étude de phase 3, multicentrique, à répartition aléatoire, à double insu et contrôlée par placebo avec groupes parallèles; une étude de phase 2 (n = 35), multicentrique, à répartition aléatoire, contrôlée par placebo avec groupes parallèles; et les patients restants (n = 69) sont nouvellement inscrits et n’avaient jamais reçu de traitement par ANDEMBRY.
Au moment de l’analyse intermédiaire 2 (date limite de collecte des données : 13-FÉVRIER-2023), pour les 36 patients traités par le garadacimab qui sont passés de l’essai 1 à l’étude de prolongation ouverte, la durée médiane d'exposition était de 11,6 mois (intervalle : 4,9 à 16,3 mois) et le nombre moyen (écart-type) normalisé en fonction du temps de crises d’AOH par mois associé était de 0,11 (0,316) crise/mois.
16. Toxicologie non clinique
Toxicologie générale : Le garadacimab a été administré à des doses de 0 (excipient), 3, 10, 30 ou 100 mg/kg par injection bolus intraveineuse deux fois par semaine, ou à des doses de 0 (excipient), 60 ou 200 mg/kg par injection sous-cutanée deux fois par semaine pendant jusqu’à 4 semaines chez la souris et pendant jusqu’à 26 semaines chez le macaque de Buffon. Les animaux ont présenté une augmentation des temps de céphaline activée. Certains singes et souris ont développé des signes cliniques d’anaphylaxie et ont été euthanasiés. Un singe a développé des lésions musculaires squelettiques liées à la réponse immunitaire à une protéine hétérologue. Une dose sans effet nocif observable (DSENO) n’a pas été déterminée chez la souris. La DSENO chez les macaques de Buffon était de 30 mg/kg/occasion par voie intraveineuse et de 60 mg/kg/occasion par voie sous-cutanée (égale à 31,5 et 37 fois la dose recommandée chez l’humain de 200 mg par voie sous-cutanée une fois par mois selon l’aire sous la courbe [ASC]) en raison de l’anaphylaxie observée à des doses plus élevées.
Génotoxicité : Aucune étude n’a été menée chez les animaux pour évaluer le potentiel génotoxique du garadacimab.
Cancérogénicité : Aucune étude n’a été menée chez les animaux pour évaluer le potentiel carcinogène du garadacimab.
Toxicologie pour la reproduction et le développement : Le garadacimab a été administré à des lapins mâles à des doses de 0 (excipient), 10, 30 ou 100 mg/kg par voie intraveineuse une fois tous les 3 jours à partir de 27 jours avant la cohabitation, pendant la cohabitation et jusqu’à 8 jours après la cohabitation. Dans une étude distincte, des lapines ont reçu le garadacimab aux mêmes doses à partir de 12 jours avant la cohabitation et jusqu’au jour de la gestation (JG) 7. La fertilité des mâles et des femelles n’a pas été affectée au vu d’un manque de résultats indésirables sur l’accouplement, la fécondité, les indices de fertilité, les paramètres de reproduction maternelle, la survie embryonnaire ou l’évaluation des spermatozoïdes chez les lapins ayant atteint la maturité sexuelle et ayant reçu le garadacimab à des doses pouvant aller jusqu’à 100 mg/kg (ce qui entraîne environ 83 et 103 fois l’exposition chez les femelles et les mâles, respectivement, à la dose recommandée chez l’humain de 200 mg par voie sous-cutanée une fois par mois selon l’ASC).
Dans le cadre de l’étude sur le développement embryofœtal, des lapines gravides ont reçu du garadacimab à des doses de 0 (excipient), 10, 30 ou 100 mg/kg par voie intraveineuse une fois tous les 3 jours du jour de gestation (JG) 6 au JG 18. Aucun effet sur le développement embryofœtal n’a été signalé à des doses allant jusqu’à 100 mg/kg (ce qui entraîne environ 104 fois l’exposition à la dose recommandée chez l’humain de 200 mg par voie sous-cutanée une fois par mois selon l’ASC).
Dans une étude de développement prénatal et postnatal, des lapines gravides ont reçu du garadacimab à des doses de 0 (excipient), 10, 30 ou 100 mg/kg par voie sous-cutanée, ou 100 mg/kg par voie intraveineuse, une fois tous les 5 jours, du JG 7 jusqu’au sevrage le jour 38 de la lactation. Le traitement par le garadacimab administré à la mère n’a eu aucun effet sur le développement embryofœtal, le développement postnatal, la survie, la croissance, les performances neurocomportementales et reproductives de la progéniture jusqu’à l’âge de 6 mois. Les DSENO maternelle et développementale étaient de 100 mg/kg par injection sous-cutanée ou intraveineuse (53 et 76 fois l’exposition à la dose recommandée chez l’humain de 200 mg par voie sous-cutanée une fois par mois selon l’ASC, respectivement).
Le garadacimab a traversé le placenta chez les lapins. Au JG 29, les concentrations plasmatiques fœtales de garadacimab étaient de 40,8 à 136,6 % des concentrations maternelles après l’administration sous-cutanée de 10 à 100 mg/kg et étaient égales aux concentrations maternelles après l’administration intraveineuse de 100 mg/kg.
Toxicité juvénile : Aucune étude portant spécifiquement sur la toxicité juvénile n’a été réalisée pour le garadacimab.