


Monographie de produit - Icatibant Injectable
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
Aucune au moment de l’autorisation la plus récente.
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ................... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ......................... 4
- 1
INDICATIONS ............................................................................................................. 4
- 1.1 Pédiatrie ............................................................................................................. 4
- 1.2 Gériatrie ............................................................................................................. 4
- 2 CONTRE-INDICATIONS................................................................................................ 4
- 4
POSOLOGIE ET ADMINISTRATION ............................................................................... 4
- 4.1 Considérations posologiques ............................................................................. 4
- 4.2 Posologie recommandée et ajustement posologique ....................................... 5
- 4.4 Administration ................................................................................................... 5
- 4.5 Dose oubliée ...................................................................................................... 6
- 5 SURDOSAGE .............................................................................................................. 6
- 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ....... 7
- 7
MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 7
Généralités ......................................................................................................................... 7
Cardiovasculaire ................................................................................................................. 8
Conduite de véhicules et utilisation de machines .............................................................. 8
Hépatique/biliaire/pancréatique ........................................................................................ 8
Rénal ................................................................................................................................... 8
Santé reproductive ............................................................................................................. 8
Surveillance et tests de laboratoire.................................................................................... 9
- 7.1 Populations particulières ................................................................................... 8
- 7.1.1 Femmes enceintes ............................................................................................. 9
- 7.1.2 Femmes qui allaitent .......................................................................................... 9
- 7.1.3 Enfants et adolescents ....................................................................................... 9
- 7.1.4 Personnes âgées ................................................................................................. 9
- 8
EFFETS INDÉSIRABLES .............................................................................................. 9
- 8.1 Aperçu des effets indésirables ......................................................................... 9
- 8.2 Effets indésirables observés au cours des études cliniques ............................ 13
- 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ...................................................................................................... 13
- 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 13
- 8.5 Effets indésirables observés après la commercialisation ................................. 13
- 9
INTERACTIONS MÉDICAMENTEUSES ......................................................................... 13
- 9.2 Aperçu des interactions médicamenteuses ..................................................... 14
- 9.3 Interactions médicament-comportement ....................................................... 14
- 9.4 Interactions médicament-médicament ........................................................... 14
- 9.5 Interactions médicament-aliment ................................................................... 14
- 9.6 Interactions médicament-plante médicinale ................................................... 14
- 9.7 Interactions médicament-examens de laboratoire ......................................... 14
- 10
PHARMACOLOGIE CLINIQUE .................................................................................... 15
- 10.1 Mode d’action .............................................................................................. 15
- 10.2 Pharmacodynamie ........................................................................................... 15
- 10.3 Pharmacocinétique .......................................................................................... 15
- 11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................ 17
- 12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ................................................... 17
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ...................................................................... 18
- 13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 18
- 14
ÉTUDES CLINIQUES .................................................................................................. 18
- 14.1 Études cliniques par indication ........................................................................ 18
- 15 MICROBIOLOGIE ...................................................................................................... 27
- 16 TOXICOLOGIE NON CLINIQUE ................................................................................... 27
- 17 MONOGRAPHIE DE PRODUIT DE SOUTIEN ....................................................................... 30
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ....................................................................... 31
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
Icatibant injectable (acétate d’icatibant) est indiqué pour :
- le traitement des crises aiguës d’angio-œdème héréditaire (AOH) chez l’adulte, l’adolescent et l’enfant de 2 ans et plus ayant un déficit en inhibiteur de la C1 estérase.
Le patient ou un aidant doit recevoir la formation nécessaire sur la technique d’injection sous-cutanée auprès d’un professionnel de la santé avant de commencer à administrer Icatibant injectable (voir 4.4 Administration).
1.1 Pédiatrie
Enfants âgés de ≥ 2 ans à < 18 ans et pesant ≥ 12 kg : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de l’acétate d’icatibant chez les enfants âgés de 2 ans et plus qui pèsent ≥ 12 kg ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique.
Enfants âgés de < 2 ans et enfants pesant < 12 kg : Aucune étude n’a été menée chez les enfants âgés de moins de 2 ans ou chez les enfants pesant moins de 12 kg. Puisque l’innocuité et l’efficacité d’Icatibant injectable n’ont été démontrées ni chez les enfants âgés de moins de 2 ans ni chez les enfants pesant moins de 12 kg, aucun schéma posologique ne peut être recommandé chez ces enfants (voir 7.1.3 Enfants et adolescents).
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Les données tirées des études cliniques et de l’expérience relatives à l’utilisation du produit ont révélé que l’exposition totale à l’icatibant était plus élevée chez les personnes âgées que chez les jeunes adultes (voir 10.3 Pharmacocinétique).
2 CONTRE-INDICATIONS
Icatibant injectable est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
4 POSOLOGIE ET ADMINISTRATION
Programme de soutien aux patients de JAMP Care
Les patients doivent être inscrits au programme de soutien aux patients JAMP Care pour recevoir les seringues préremplies et les trousses d’auto-administration d’Icatibant injectable. Les médecins et les fournisseurs de soins devraient encourager leurs patients à s’inscrire au programme de soutien aux patients JAMP Care afin d’obtenir Icatibant injectable ainsi qu’une formation complémentaire et de la documentation.
4.1 Considérations posologiques
Les patients qui présentent des symptômes laryngés ou un œdème causant des difficultés respiratoires doivent obtenir une assistance médicale immédiatement après l’administration d’Icatibant injectable et doivent être pris en charge dans un établissement de santé approprié après l’injection jusqu’à ce que le médecin considère qu’ils peuvent retourner à la maison sans danger.
4.2 Posologie recommandée et ajustement posologique
Adultes : La posologie recommandée d’Icatibant injectable est de 30 mg. Des doses additionnelles peuvent être administrées à intervalles de 6 heures si la réponse est inadéquate ou si les symptômes réapparaissent. Il ne faut pas administrer plus de 3 doses par période de 24 heures. L’innocuité de plus de 8 injections en 1 mois n’a pas été évaluée dans le cadre des essais cliniques.
Enfants et adolescents (âgés de 2 à 17 ans) : La posologie recommandée d’Icatibant injectable établie en fonction du poids corporel est présentée au Tableau 1 ci-dessous.
Tableau 1 – Schéma posologique chez les patients pédiatriques
| Poids corporel | Dose (volume injecté) |
|---|---|
| 12 kg à 25 kg | 10 mg (1,0 mL) |
| 26 kg à 40 kg | 15 mg (1,5 mL) |
| 41 kg à 50 kg | 20 mg (2,0 mL) |
| 51 kg à 65 kg | 25 mg (2,5 mL) |
| > 65 kg | 30 mg (3,0 mL) |
Au cours de l’essai clinique, 1 injection d'acétate d’icatibant au maximum a été administrée par crise d’AOH.
Enfants âgés de < 2 ans et enfants pesant < 12 kg : Puisque l’innocuité et l’efficacité d’Icatibant injectable n’ont pas été démontrées, aucun schéma posologique ne peut être recommandé chez ces enfants (voir 14 ÉTUDES CLINIQUES).
Personnes âgées (≥ 65 ans) : Il est probable que l’exposition générale à Icatibant injectable soit plus grande chez ces patients que chez les patients plus jeunes. On ne s’attend toutefois pas à ce que l’ampleur de la différence soit cliniquement importante sur les plans de l’innocuité et de l’efficacité; c’est pourquoi il n’est pas nécessaire d’ajuster la dose chez les patients âgés (voir 10.3 Pharmacocinétique).
Insuffisance hépatique : Il n’est pas nécessaire d’ajuster la posologie.
Insuffisance rénale : Il n’est pas nécessaire d’ajuster la posologie.
4.4 Administration
Il est recommandé d’amorcer le traitement par Icatibant injectable sous la supervision d’un médecin expérimenté dans le traitement de l’AOH.
Icatibant injectable est offert sous la forme d’une seringue préremplie à usage unique contenant 3 mL de solution équivalant à une dose de 30 mg d’icatibant. La seringue et l’aiguille doivent être jetées dans un contenant pour objets pointus après utilisation.
Il ne faut pas administrer Icatibant injectable si le patient n’a que des symptômes précurseurs d’une crise (p. ex., paresthésies ou érythème).
Avant d’être administré, Icatibant injectable doit faire l’objet d’une inspection visuelle visant à déceler la présence de particules et une altération de la couleur. La solution médicamenteuse doit être transparente et
incolore. N’administrez pas le produit s’il contient des particules ou si sa couleur est altérée.
Patients adultes
Chez les adultes, fixez l’aiguille de calibre 25 au cylindre de la seringue préremplie et vissez-la fermement. N’utilisez pas une aiguille différente de celle qui est fournie. Désinfectez le point d’injection et injectez lentement Icatibant injectable par voie sous-cutanée dans la région abdominale pendant au moins 30 secondes.
Les patients adultes (ou leurs aidants) peuvent administrer Icatibant injectable lorsqu’ils remarquent des symptômes d’une crise d’AOH. Ils doivent recevoir la formation nécessaire sur la technique d’injection sous-cutanée auprès d’un professionnel de la santé avant de commencer à administrer Icatibant injectable. La première administration d’Icatibant injectable doit s’effectuer sous la supervision d’un professionnel de la santé. L’auto-administration pourra ensuite débuter. Une formation sur l’auto-administration est également donnée directement aux patients adultes et aux aidants par l’entremise du programme de soutien aux patients JAMP Care.
Patients pédiatriques
Enfants (âgés de 2 ans et plus pesant ≥ 12 kg et ≤ 65 kg) : fixez l’aiguille de calibre 25 au cylindre de la seringue graduée contenant le volume requis de solution injectable (dose) et vissez-la fermement.
N’utilisez pas une aiguille différente de celle qui est fournie. Désinfectez le point d’injection et injectez lentement Icatibant injectable par voie sous-cutanée dans la région abdominale pendant au moins 30 secondes.
Adolescents (pesant > 65 kg) : fixez l’aiguille de calibre 25 au cylindre de la seringue préremplie et vissez-la fermement. N’utilisez pas une aiguille différente de celle qui est fournie. Désinfectez le point d’injection et injectez lentement Icatibant injectable par voie sous-cutanée dans la région abdominale pendant au moins 30 secondes.
Icatibant injectable peut être administré aux enfants et aux adolescents (de ≥ 2 à < 18 ans) par un professionnel de la santé. Icatibant injectable peut également être auto-administré si cela est approprié, ou être administré par un aidant, mais seulement après avoir reçu une formation sur la technique d’injection sous-cutanée donnée par un professionnel de la santé. L’auto-administration du médicament peut nécessiter de mesurer la dose d’Icatibant injectable à injecter. Il convient de s’assurer que les patients ont reçu la formation adéquate sur la technique à employer pour préparer la seringue graduée vide, mesurer la dose précise d’Icatibant injectable et transférer la dose dans la seringue graduée. Une formation sur l’auto-administration est également donnée directement par l’entremise du programme de soutien aux patients JAMP Care.
Le volume requis de solution injectable, en millilitres (d’après le tableau 1), doit être transféré de la seringue préremplie à une seringue vide graduée de 3 mL pour injection sous-cutanée. Le matériel requis chez l’enfant pour extraire la dose appropriée de la seringue préremplie (seringues graduées de 3 mL et raccords) ainsi que des tampons d’alcool peuvent être obtenus par l’entremise du programme de soutien aux patients JAMP Care.
4.5 Dose oubliée
Sans objet.
5 SURDOSAGE
Dans le cadre d’une étude clinique qui portait sur la dose de 90 mg (30 mg à chacun des 3 points d’injection sous-cutanée), le profil d’effets indésirables s’est révélé similaire à celui obtenu avec 30 mg administrés à un seul point d’injection sous-cutanée.
Dans le cadre d’une autre étude clinique, une dose de 3,2 mg/kg administrée par voie intraveineuse
(approximativement 8 fois la dose thérapeutique) a causé un érythème, des démangeaisons, des bouffées vasomotrices ou une hypotension transitoires chez des sujets en bonne santé. Aucune intervention thérapeutique n’a été nécessaire.
Il n’existe pas de données portant spécifiquement sur le surdosage chez les patients pédiatriques.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 2 – Formes pharmaceutiques, teneurs et composition
| Voie d’administration | Forme pharmaceutique / teneur / composition | Ingrédients non médicinaux |
|---|---|---|
| Sous-cutanée | Solution à 30 mg / 3 mL (10 mg / mL) d’icatibant, sous forme d’acétate d’icatibant | Acide acétique glacial, chlorure de sodium, eau pour injection et hydroxyde de sodium |
Description
Icatibant injectable est offert sous la forme d’une solution stérile pour injection sous-cutanée dans une seringue préremplie à usage unique. La solution est transparente et incolore.
Chaque seringue préremplie de 3 mL contient de l’acétate d’icatibant équivalant à 30 mg d’icatibant. Un mL de solution contient 10 mg d’icatibant. Un mL de solution contient les ingrédients non médicinaux suivants : acide acétique glacial, chlorure de sodium, hydroxyde de sodium et eau pour injection.
Les 3 mL de solution sont fournis dans une seringue préremplie de 3 mL (verre transparent de type I) munie d’un bouchon de piston gris (bromobutyl recouvert d’un polymère de fluorocarbone), d’un embout Luer-Lock avec capuchon dévissable et un anneau de retenue blanc en polypropylène. Une aiguille hypodermique (25 G; 16 mm) est fournie dans l’emballage.
La boîte contient une seringue préremplie et une aiguille.
Une trousse d’auto-administration pour le patient, contenant un étui de transport, des dispositifs de protection d’aiguille et des tampons d’alcool, peut être obtenue par l’entremise du programme de soutien aux patients JAMP Care. Les patients pédiatriques doivent obtenir une trousse d’auto- administration distincte par l’entremise du programme de soutien aux patients JAMP Care. Cette trousse contient un étui de transport, des dispositifs de protection d’aiguille, des raccords, des seringues graduées et des tampons d’alcool.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Il est recommandé d’amorcer le traitement par Icatibant injectable sous la supervision d’un médecin expérimenté dans le traitement de l’AOH. Le patient ou un aidant doit recevoir la formation nécessaire sur la technique d’injection sous-cutanée auprès d’un professionnel de la santé avant de commencer à administrer Icatibant injectable. La première auto-administration d’Icatibant
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou composez le numéro sans frais de Santé Canada, le 1-844-POISON-X (1-844-764-7669).
injectable doit s’effectuer sous la supervision d’un professionnel de la santé. Chez les enfants et les adolescents, Icatibant injectable peut être administré par un professionnel de la santé ou un aidant, ou être auto-administré si cela est approprié (voir 4.4 Administration).
Les patients qui présentent des symptômes laryngés ou un œdème causant des difficultés respiratoires doivent obtenir de l’assistance médicale immédiatement après l’administration d’Icatibant injectable (voir 4.1 Considérations posologiques). L’asphyxie peut survenir plus rapidement chez les enfants, leurs voies respiratoires étant plus petites que celles des adultes. Les données sur l’innocuité et l’efficacité d’acétate d’icatibant dans le traitement des symptômes laryngés chez les patients pédiatriques sont limitées (voir 14 ÉTUDES CLINIQUES).
Cardiovasculaire
Maladie cardiaque ischémique
Il a été démontré que l’acétate d’icatibant aggrave l’ischémie cardiaque induite dans plusieurs modèles animaux en antagonisant les effets cardioprotecteurs de la bradykinine (voir 10.2 Pharmacodynamie). L’utilisation d’Icatibant injectable chez les patients atteints d’une maladie cardiaque ischémique aiguë ou souffrant d’angine instable pourrait théoriquement entraîner une diminution du débit sanguin dans les artères coronaires et une détérioration de la fonction cardiaque.
Accident vasculaire cérébral (AVC)
L’utilisation d’ Icatibant injectable au cours des semaines suivant un AVC pourrait théoriquement atténuer les effets neuroprotecteurs positifs de phase tardive de la bradykinine.
Conduite de véhicules et utilisation de machines
Pendant le traitement par Icatibant injectable, il faut conseiller aux patients de ne pas conduire, de ne pas utiliser de machines dangereuses et de ne pas pratiquer d’activités qui nécessitent de la vigilance ou de la coordination physique. Les symptômes suivants ont été signalés après l’utilisation d’ acétate d’icatibant et peuvent également se produire à la suite d’une crise d’AOH : fatigue, léthargie, épuisement, somnolence et étourdissements.
Hépatique/biliaire/pancréatique
Insuffisance hépatique : Les données obtenues auprès de sujets atteints d’insuffisance hépatique de divers niveaux de gravité indiquent que l’atteinte hépatique n’a pas d’effet sur l’exposition à l’acétate d’icatibant. Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance hépatique (voir 10.3 Pharmacocinétique).
Surveillance et tests de laboratoire
La surveillance des concentrations des hormones reproductrices doit être envisagée chez les enfants et les adolescents fréquemment traités par Icatibant Injectable (voir 16 TOXICOLOGIE NON CLINIQUE).
Rénal
Insuffisance rénale : Les rares données obtenues auprès de sujets atteints d’insuffisance rénale indiquent que l’atteinte rénale n’a pas d’effet sur l’exposition à l’acétate d’icatibant. Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance rénale (voir
- 10.3 Pharmacocinétique).
Santé reproductive
Fertilité
Les effets à long terme d’un traitement fréquent par l’acétate d’icatibant chez les enfants et les adolescents sont inconnus. Des études non cliniques portant sur l’administration d’acétate d’icatibant à une fréquence et à des doses élevées chez le rat et le chien dans le cadre d’un traitement quotidien d’une durée de 7 et de 13 semaines, respectivement, ont révélé une perturbation de la maturation sexuelle et une dégénérescence des organes sexuels liées au traitement et réversibles (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude systématique n’a été menée pour évaluer l’utilisation d’acétate d’icatibant chez la femme enceinte. Icatibant injectable ne doit être employé pendant la grossesse que si les bienfaits éventuels pour la mère justifient les risques auxquels le fœtus est exposé.
Des études menées chez l’animal ont montré que l’acétate d’icatibant a des effets en fin de gestation, période durant laquelle l’acétate d’icatibant a un effet tocolytique résultant en une parturition retardée et en une mortalité fœtale à des doses de 0,5 à 2 fois la dose maximale recommandée chez l’humain (doses maternelles de 1 et 3 mg/kg respectivement en fonction de l’aire sous la courbe [ASC]). Une détresse fœtale et une mortalité périnatale accrues ont été observées à fortes doses (7 fois la dose maximale recommandée chez l’humain; à une dose maternelle quotidienne de 10 mg/kg/jour en fonction de l’ASC). Le risque auquel les humains sont exposés est inconnu (voir 16 TOXICOLOGIE NON CLINIQUE).
7.1.2 Femmes qui allaitent
Des études menées chez l’animal ont montré que l’acétate d’icatibant est excrété dans le lait des rates en lactation à des concentrations semblables à celles qui sont observées dans le sang maternel. On ignore si l’acétate d’icatibant est excrété dans le lait maternel humain. De nombreux médicaments passent dans le lait maternel, il faut faire preuve de prudence.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : L’emploi d’Icatibant injectable est indiqué chez les adolescents et les enfants âgés de 2 ans et plus. L’innocuité et l’efficacité d’acétate d’icatibant n’ont pas été démontrées chez les enfants âgés de moins de 2 ans ou pesant moins de 12 kg, et les données concernant les enfants âgés de moins de 6 ans sont limitées (voir 14.1 Études cliniques par indication et 7 Santé reproductive, Fertilité).
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Il existe peu de données sur l’administration d’acétate d’icatibant aux patients de plus de 65 ans. Des études ont révélé que l’exposition totale à l’icatibant chez les patients âgés était plus élevée que chez les jeunes adultes (voir 10.3 Pharmacocinétique).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables Population adulte
La majorité des patients adultes (97 %) qui ont été traités par l’acétate d’icatibant administré par voie sous-cutanée dans le cadre des essais cliniques ont présenté des réactions au point d’injection, comme de l’érythème, de l’enflure, une sensation de chaleur, une sensation de brûlure, des démangeaisons et/ou une douleur cutanée. Ces réactions étaient généralement d’intensité légère
à modérée et passagères, et la majorité d’entre elles (62 %) se sont résorbées sans intervention dans les 4 heures qui ont suivi l’administration d’acétate d’icatibant. Les autres effets indésirables signalés chez les patients traités par l’acétate d’icatibant(≥ 1 % et < 10 % des patients) ont été les suivants : étourdissements, céphalées, nausées, éruptions cutanées, érythème, prurit, pyrexie et hausse des transaminases (ALAT et ASAT).
Au cours des essais menés chez les adultes, la fréquence globale des effets indésirables graves a été faible dans le cadre du programme de développement clinique. Dans les études de phases I et II, seulement deux effets indésirables graves ont été signalés au cours des 14 jours ayant suivi le traitement par l’acétate d’icatibant (épisode maniaque, AOH) et ils ont été jugés comme étant non liés ou probablement non liés au traitement. Dans la période contrôlée des trois études de phase III, seulement un effet indésirable grave (cystite) a été signalé au cours des 14 jours ayant suivi le traitement par l’acétate d’icatibant. Cet effet indésirable a été jugé comme étant non lié au traitement. Dans la période des études de phase III durant laquelle le traitement a été administré de façon répétée, l’innocuité a été évaluée pour jusqu’à 15 crises traitées par l’acétate d’icatibant, survenues chez des patients. Seize patients ont présenté au total 22 effets indésirables graves qui sont survenus dans les 14 jours ayant suivi l’administration d’acétate d’icatibant. Le seul effet indésirable grave survenu chez plus d’un patient était l’aggravation ou la récurrence de l’AOH. Deux effets indésirables graves ont été considérés par l’investigateur comme étant liés au traitement par l’acétate d’icatibant (arythmie et douleur thoracique d’origine non cardiaque).
Population pédiatrique
La majorité des patients pédiatriques (90,6 %) à qui l’acétate d’icatibant a été administré par voie sous-cutanée dans le cadre de l’essai clinique ont présenté des réactions au point d’injection, comme de l’érythème, de l’enflure, une sensation de brûlure, une sensation de chaleur, une douleur cutanée et/ou des démangeaisons. Ces réactions étaient généralement d’intensité légère à modérée et passagères, et la majorité d’entre elles se sont résorbées dans les 6 heures qui ont suivi l’administration d’acétate d’icatibant. Les autres effets indésirables signalés sous l’acétate d’icatibant (≥ 1 % et < 10 % des patients) et considérés comme possiblement liés au traitement ont été la sécheresse buccale et la fatigue. La fréquence de chacune de ces manifestations était de 3,1 %.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, les fréquences des effets indésirables qui y sont observées ne reflètent pas nécessairement les fréquences observées dans la pratique clinique, et ces fréquences ne doivent pas être comparées aux fréquences signalées dans les essais cliniques portant sur un autre médicament.
Population adulte
Dans le cadre des études cliniques, 1411 crises d’AOH ont été traitées par l’acétate d’icatibant à 30 mg administré par voie sous-cutanée.
L’innocuité de l’acétate d’icatibant a été évaluée dans le cadre de trois essais contrôlés de phase III menés auprès de 223 patients qui ont reçu une injection sous-cutanée d’acétate d’icatibant à 30 mg (n = 113), d’un placebo (n = 75) ou d’acide tranexamique (n = 38) administrée par un professionnel de la santé. Le médicament à l’étude a été administré 6 heures ou moins après que la crise abdominale ou cutanée eut atteint un degré de gravité au moins modéré. L’âge moyen des sujets au moment de l’admission à l’étude était de 38 ans (valeurs extrêmes : 18 à 83 ans); 64 % étaient des femmes et 95 % étaient de race blanche. Les patients ont été exclus de l’étude s’ils recevaient un traitement par un inhibiteur de l’enzyme de conversion de l’angiotensine, ou si leurs antécédents médicaux indiquaient la présence d’une maladie coronarienne (p. ex., angine instable, maladie coronarienne grave ou insuffisance cardiaque congestive [classe 3 ou 4 de la New York Heart Association]) considérée par l’investigateur comme étant une contre-indication à la participation à l’étude. Les femmes enceintes ou qui allaitaient étaient également exclues de l’étude.
Les données d’innocuité décrites ci-dessous représentent des effets indésirables observés dans le cadre de deux essais contrôlés par placebo de phase III menés auprès de patients qui ont reçu, après répartition aléatoire, soit l’acétate d’icatibant à 30 mg par voie sous-cutanée (77 patients), soit un placebo (75 patients). Les effets indésirables signalés le plus souvent, survenus chez plus de 2 % des patients traités par l’acétate d’icatibant (2 patients ou plus) et à une fréquence plus élevée par comparaison au placebo, sont présentés au Tableau 1. La gravité des effets indésirables a été évaluée par l’investigateur en fonction des catégories suivantes : effet indésirable léger (pas de restriction dans les activités habituelles), effet indésirable modéré (certaines restrictions dans les activités habituelles) et effet indésirable grave (incapacité de mener les activités habituelles). La majorité des effets indésirables signalés après le traitement par l’acétate d’icatibant ont été jugés légers ou modérés.
Tableau 3 – Effets indésirables observés chez > 2 % des patients adultes traités par l’acétate d’icatibant
(≥ 2 patients) et à une fréquence plus élevée par comparaison au placebo au cours des essais contrôlés par placebor
| Classe par système et organe / Terme privilégié | Acétate d’icatibant (N = 77) (%) | Placebo (N = 75) (%) |
|---|---|---|
| Affections gastro-intestinales | ||
| Distension abdominale | 2 (3) | 0 (0) |
| Douleur abdominale | 2 (3) | 0 (0) |
| Diarrhée | 2 (3) | 0 (0) |
Troubles généraux et anomalies au site d’administration | ||
| Réaction au point d’injectionb | 75 (97) | 25 (33) |
| Pyrexie | 3 (4) | 0 (0) |
| Infections et infestations | ||
| Nasopharyngite | 2 (3) | 0 (0) |
| Sinusite | 2 (3) | 1 (1) |
| Infection des voies urinaires | 2 (3) | 1 (1) |
| Investigations | ||
| Augmentation du taux de transaminasesc | 3 (4) | 0 (0) |
| Classe par système et organe / Terme privilégié | Acétate d’icatibant (N = 77) (%) | Placebo (N = 75) (%) | ||
|---|---|---|---|---|
| Affections du système nerveux | ||||
| Étourdissements | 2 (3) | 1 (1) | ||
| Affections respiratoires, thoraciques et médiastinales | ||||
| Congestion nasale | 2 (3) | 0 (0) | ||
a Effet indésirable survenu dans les 14 jours suivant l’administration du médicament. Dans l’étude 1, 5 patients ayant eu des crises laryngées (légères à modérées) ont été répartis de manière aléatoire et sont inclus dans ce tableau (3 dans le groupe acétate d’icatibant et 2 dans le groupe placebo); dans les études 2 et 3, les patients qui avaient eu des crises laryngées n’ont pas fait partie de la répartition aléatoire et ne sont pas inclus dans ce tableau. b Les réactions au point d’injection comprennent les réactions suivantes : sensation de brûlure au point d’injection, érythème au point d’injection, œdème au point d’injection, douleur au point d’injection,, prurit au point d’injection et chaleur au point d’injection c Alanine aminotransférase (ALAT), aspartate aminotransférase (ASAT) | ||||
Le troisième essai de phase III était contrôlé par agent actif et a été mené auprès de 36 patients qui avaient reçu une seule injection sous-cutanée d’acétate d’icatibant à 30 mg et 38 patients qui avaient reçu l’agent de comparaison, à savoir l’acide tranexamique. Les effets indésirables d’acétate d’icatibant étaient similaires, de par leur nature et leur fréquence, à ceux signalés dans le Tableau 3.
Dans le cadre des trois essais de phase III, les patients étaient admissibles à une phase de prolongation en mode ouvert durant laquelle leurs crises subséquentes étaient traitées par l’acétate d’icatibant. Les patients recevaient l’acétate d’icatibant à 30 mg et pouvaient recevoir jusqu’à 3 doses de l’acétate d’icatibant à 30 mg administrées par voie sous-cutanée à au moins 6 heures d’intervalle pour chaque crise. Dans l’ensemble des phases contrôlées et des phases ouvertes des études, 237 patients ont reçu l’acétate d’icatibant pour traiter au moins une crise aiguë d’AOH, et 68 patients ont été traités pour au moins 5 crises. Un nombre limité de patients ont présenté jusqu’à 15 crises qui ont été traitées par l’acétate d’icatibant. Des effets indésirables semblables, de par leur nature et leur fréquence, à ceux qui sont survenus lors de la phase contrôlée des études ont été observés. Les autres effets indésirables signalés (fréquence < 5 %) ont été l’aggravation ou la récurrence de l’AOH, les céphalées, les éruptions cutanées et les nausées.
Aucune réaction anaphylactique n’a été signalée avec l’acétate d’icatibant. Un patient a présenté des réactions indésirables sans gravité, à savoir un prurit généralisé modéré et une sensation de brûlure cutanée généralisée, environ 5 heures après l’injection de l’acétate d’icatibant lors de sa huitième crise traitée. Un antihistaminique a été administré, et les symptômes se sont résorbés plus tard le même jour. Il n’y a pas eu d’éruption cutanée, de symptômes ou de difficultés respiratoires ni d’anomalies des signes vitaux. À sa neuvième crise traitée par l’acétate d’icatibant, le patient n’a pas présenté de symptômes similaires ni d’autres symptômes liés à une hypersensibilité. À sa dixième crise traitée, le patient a présenté un prurit généralisé léger après l’administration de l’acétate d’icatibant, lequel s’est résorbé le même jour. Aucune modification cliniquement significative des concentrations des hormones de la reproduction n’a été observée chez les sujets adultes au cours des études cliniques.
Dans le cadre d’une étude en mode ouvert, l’innocuité d’acétate d’icatibant chez les patients qui se sont administré l’acétate d’icatibant eux-mêmes était similaire à celle qui a été notée chez les patients qui se sont fait administrer le traitement par un professionnel de la santé.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Au cours d’une étude clinique multicentrique, menée en mode ouvert, sans répartition aléatoire et dans un seul groupe, 32 patients pédiatriques (11 prépubères et 21 pubères) atteints d’AOH ont été exposés à l’acétate d’icatibant, administré à une dose de 0,4 mg/kg de poids corporel (dose maximale de 30 mg) par un professionnel de santé dans les 12 heures ayant suivi l’apparition des symptômes. Les enfants prépubères avaient en moyenne 8,6 ans lors de l’administration du médicament à l’étude, 100 % d’entre eux étaient de race blanche et 54,5 %, de sexe masculin. Deux des 11 enfants prépubères exposés à l’acétate d’icatibant avaient moins de 6 ans. De leur côté, les patients pédiatriques pubères avaient en moyenne 14,3 ans lors de l’administration du médicament à l’étude, 95,2 % d’entre eux étaient de race blanche et 61,9 %, de sexe masculin. Trente et un patients ont reçu une dose unique d’acétate d’icatibant, et un patient pubère a reçu une dose unique d’acétate d’icatibant lors de chacune des deux crises d’AOH (deux doses au total).
La majorité des patients pédiatriques (N = 29 [90,6 %]) qui ont reçu l’acétate d’icatibant par voie sous-cutanée ont présenté des réactions au point d’injection légères à modérées telles que de l’érythème, de l’enflure, une sensation de brûlure, une douleur cutanée et des démangeaisons. Ces réactions concordaient avec les réactions signalées chez l’adulte. Deux patients ont présenté des réactions au point d’injection jugées graves, qui se sont complètement résorbées en 6 heures. Les autres effets indésirables signalés et considérés comme possiblement liés au traitement ont été la sécheresse buccale et la fatigue. La fréquence de chacune de ces manifestations était de 3,1 %.
Aucune modification cliniquement significative des concentrations d’hormones de la reproduction n’a été observée chez les patients pédiatriques après une seule exposition à l’acétate d’icatibant au cours de la période de 90 jours de l’étude clinique.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Épreuves de la fonction hépatique
Les taux de transaminases (ALAT, ASAT) étaient accrus chez 4 % des patients adultes traités par l’acétate d’icatibant (voir Tableau 3).
8.5 Effets indésirables observés après la commercialisation
Affections cardiaques : Infarctus du myocarde aigu, douleur thoracique
Investigations : Un cas d’augmentation grave des taux d’ASAT et d’ALAT a été signalé chez un patient qui présentait une défaillance de plusieurs organes en raison d’une sepsie.
Hypersensibilité : Urticaire
Problèmes de produit : Inefficacité du médicament, défaillance du dispositif
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude systématique sur les interactions médicamenteuses n’a été menée avec l’acétate d’icatibant. On ne s’attend pas qu’il se produise des interactions pharmacocinétiques associées au cytochrome P450 (voir 10.3 Pharmacocinétique, Métabolisme). Le traitement par l’Icatibant injectable peut interférer avec le mode d’action des produits contenant un inhibiteur de l’enzyme de conversion de l’angiotensine (IECA).
9.3 Interactions médicament-comportement
L’interaction d’acétate d’icatibant avec les risques comportementaux individuels (p. ex., tabagisme, consommation de cannabis /ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Tableau 4 – Interactions médicament-médicament établies ou potentielles
| Acétate d’icatibant | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Produits contenant un inhibiteur de l’enzyme de conversion de l’angiotensine (IECA) | T | On ne s’attend pas que l’administration concomitante d’ acétate d’icatibant et d’un IECA entraîne des changements dans les concentrations sanguines ou tissulaires de l’un ou l’autre de ces produits médicinaux. L’un des modes d’action théoriques des IECA dans le traitement des affections cardiaques est l’augmentation de la concentration générale de bradykinine. Par conséquent, le traitement par l’acétate d’icatibant peut interférer avec le mode d’action des produits contenant des IECA en bloquant le récepteur de la bradykinine 2. On a signalé qe l’ acétate d’icatibant diminue les effets de réduction de la tension artérielle des IECA chez les sujets normotendus ou hypertendus. | La prudence est de mise si Icatibant injectable est administré en concomitance avec des produits contenant un IECA. |
Légende : T = théorique
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’angio-œdème héréditaire (AOH) de types I et II est une maladie autosomique dominante. Il est causé par l’absence ou le dysfonctionnement de l’inhibiteur de la C1 estérase, un régulateur important de la cascade protéolytique mettant en jeu le facteur XII et la kallikréine qui entraîne la production de bradykinine. La bradykinine est un vasodilatateur qui est un médiateur clé des symptômes caractéristiques de l’AOH que sont l’œdème, l’inflammation et la douleur localisés. Une crise d’AOH dure habituellement de 2 à 5 jours.
L’icatibant est un antagoniste compétitif et sélectif du récepteur de la bradykinine 2 (B2) ayant une affinité pour ce récepteur similaire à celle de la bradykinine d’origine naturelle; il permet ainsi de soulager les symptômes cliniques des crises aiguës épisodiques d’AOH.
10.2 Pharmacodynamie
Après provocation par la bradykinine, il n’y a pas eu d’hypotension, de vasodilatation ni de tachycardie réflexe induites par la bradykinine chez les jeunes sujets adultes en bonne santé qui ont reçu des doses de 0,8 mg/kg sur 4 heures, de 1,5 mg/kg/jour ou de 0,15 mg/kg/jour pendant 3 jours. Il a été démontré que l’icatibant était un antagoniste compétitif lorsque la dose de provocation par la bradykinine était multipliée par 4. Les doses de 0,4 et de 0,8 mg/kg ont inhibé la réponse à la provocation par la bradykinine pendant 6 à 12 heures après le début de la perfusion.
Électrophysiologie cardiaque
Dans le cadre d’une étude contrôlée par placebo et agent actif, avec répartition aléatoire, permutation des groupes et évaluation par ECG, menée auprès de sujets adultes en bonne santé (N = 70), des doses uniques de 30 mg (dose thérapeutique) et de 90 mg (3 x la dose thérapeutique) d’icatibant administrées par voie sous-cutanée n’ont pas été associées à des effets sur l’intervalle QTc, la durée du complexe QRS, l’intervalle PR ou la fréquence cardiaque.
10.3 Pharmacocinétique
Tableau 5 – Résumé des paramètres pharmacocinétiques de l’icatibant chez des sujets adultes en santé après l’administration sous-cutanée de ce médicament
| Cmax | t½ (h) | ASC0-∞ | CL | Vd | |
|---|---|---|---|---|---|
Dose unique moyenne (30 mg) | 974 ± 280 ng/mL | 1,4 ± 0,3 heure | 2165 ± 568 ng h/mL | 245 ± 58 mL/min | 29,0 ± 8,7 L |
Absorption
Après l’administration sous-cutanée d’une seule dose de 30 mg d’acétate d’icatibant à des sujets adultes en bonne santé (N = 96), une concentration plasmatique maximale (Cmax) moyenne (± écart-type) de 974 ± 280 ng/mL a été observée après environ 0,75 heure. L’aire moyenne sous la courbe des concentrations plasmatiques en fonction du temps (ASC0-∞) après l’administration d’une seule dose de 30 mg était de 2165 ± 568 ng·h/mL, sans signe d’accumulation d’icatibant après l’administration de 3 doses de 30 mg à 6 heures d’intervalle.
Distribution
Après l’administration sous-cutanée d’une seule dose de 30 mg, le volume de distribution à l’état d’équilibre (Véé) était de 29,0 ± 8,7 L.
Métabolisme
L’icatibant est largement biotransformé en métabolites inactifs par des enzymes protéolytiques. L’icatibant n’est pas dégradé par des voies métaboliques oxydatives, n’est pas un inhibiteur des principales isoenzymes du cytochrome P450 (CYP 1A2, 2A6, 2B6, 2C8, 2C9, 2C19, 2D6, 2E1 et 3A4) et n’est pas un inducteur des CYP 1A2 et 3A4.
Élimination
Après l’administration sous-cutanée d’une dose de 30 mg, la clairance plasmatique était de 245 ± 58 mL/min, et la demi-vie d’élimination plasmatique moyenne était de 1,4 ± 0,4 heure.
Les métabolites inactifs sont surtout excrétés dans l’urine, et moins de 10 % de la dose est éliminée sous forme inchangée.
Populations et états pathologiques particuliers
Enfants : Les paramètres pharmacocinétiques de l’icatibant ont été caractérisés au cours d’une étude menée chez des enfants atteints d’AOH. Après l’administration par voie sous-cutanée, le temps écoulé avant l’atteinte de la concentration maximale était d’environ 30 minutes, et la demi-vie terminale était d’environ 2 heures. L’exposition à l’icatibant ne différait pas entre les patients d’abord traités par l’icatibant lors d’une crise d’AOH et ceux d’abord traités par l’icatibant en l’absence de crise. Un modèle pharmacocinétique de population comportant des données relatives aux adultes et aux enfants a permis de montrer que l’exposition des enfants atteints d’AOH à l’icatibant administré par voie sous-cutanée à raison d’une dose unique de 0,4 mg/kg est plus faible que celle observée chez les adultes atteints d’AOH. Malgré une exposition moindre chez l’enfant, la dose de 0,4 mg/kg d’icatibant administré par voie sous- cutanée était suffisante pour produire une réponse thérapeutique d’importance clinique (dans l’ensemble, le temps médian écoulé avant l’obtention de symptômes minimes était de 1,1 heure); chez tous les patients, les symptômes d’AOH étaient légers ou absents dans les 6 heures suivant l’administration de l’icatibant.
Selon le schéma posologique fondé sur cinq groupes pondéraux, la plus forte exposition devrait être observée chez les sujets présentant les poids corporels les plus faibles (catégorie des 12 à 25 kg) et recevant la dose d’acétate d’icatibant la moins élevée (10 mg [1,0 mL]).
Personnes âgées : Il a été démontré que l’exposition générale à l’icatibant est accrue chez les
patients âgés (> 65 ans).
- Insuffisance hépatique : Des études de pharmacocinétique clinique ont révélé qu’il n’était pas nécessaire d’ajuster la dose en présence d’une atteinte légère ou modérée de la fonction hépatique. La clairance de l’icatibant chez les sujets ayant des atteintes hépatiques de degrés divers (scores de Child-Pugh de ≥ 7 à ≤ 15) était similaire à celle notée chez les sujets en bonne santé.
- Insuffisance rénale : Des études de pharmacocinétique clinique ont révélé qu’il n’était pas nécessaire d’ajuster la dose en présence d’une atteinte légère ou modérée de la fonction rénale. Chez 10 patients atteints d’un syndrome hépatorénal (débit de filtration glomérulaire de 30-60 mL/min), la clairance de l’icatibant n’était pas dépendante de la fonction rénale.
- Obésité : La clairance plasmatique était plus élevée chez les patients dont le poids corporel était élevé.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver entre 15-30 °C. Ne pas congeler. Jeter toute portion inutilisée du produit ou tout déchet conformément aux exigences locales.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
La solution doit être transparente et incolore et elle ne doit pas contenir de particules visibles.
N’utiliser les seringues préremplies qu’une seule fois.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune du médicament: icatibant (sous forme d’acétate d’icatibant)
Nom chimique : D-Arginyl-L-arginyl-L-prolyl-L[(4R)-4-hydroxyprolyl]-glycyl-L[3-(2-thiényl)alanyl]-L-séryl- D-(1,2,3,4-tétrahydroisoquinolin-3-ylcarbonyl)-L[(3aS,7aS)-octahydroindol-2-ylcarbonyl]-L-arginine, acétate (sel)
Formule moléculaire et masse moléculaire : C59H89N19O13S (nette), 1304,55 g/mol (moyenne, nette) Structure (pour les produits biologiques)/Formule de structure :
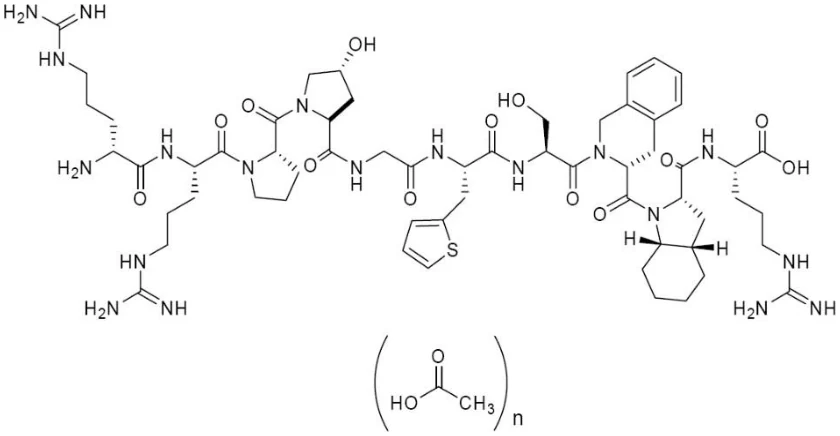
où n=1-4
Propriétés physicochimiques : l’acétate d’icatibant (icatibant) est un décapeptide synthétique et il est constitué de séquences d’acides aminés. L’acétate d’icatibant est hygroscopique de nature. Point de fusion : 218°C (DSC)
Solubilité : L’acétate d’icatibant est librement soluble dans l’eau, le tampon acétate (pH de 5,5); pH isoélectrique 5,6. pH (1% dans l’eau) environ 4-6
14 ÉTUDES CLINIQUES
- 14.1 Études cliniques par indication AOH
Tableau 6 – Résumé des caractéristiques démographiques des patients dans les essais cliniques portant sur l’AOH
| No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge (Tranche) | Sexe | ||||
|---|---|---|---|---|---|---|---|---|---|
Étude 1 (FAST 3, HGT-FIR- 054) | Étude contrôlée par placebo avec répartition aléatoire et groupes parallèles : Patients ayant eu des crises cutanées ou abdominales modérées à graves ou des crises laryngées légères à modérément graves | Acétate d’icatibant à 30 mg/3 mL par voie s.-c. x 1 dose ou placebo (3 mL) par voie s.-c. x 1 dose | 93 | 36,8 ans (18-83) | 34 H; 59 F | ||||
Mode ouvert : Patients ayant eu une crise laryngée grave | Acétate d’icatibant à 30 mg/3 mL par voie s.-c. x 1 dose | 5 | 41,6 ans (29-59) | 3 H; 2 F | |||||
Phase de prolongation en mode ouvert : Patients ayant eu des crises subséquentes | Jusqu’à 3 doses d’ acétate d’icatibant à 30 mg/3 mL par voie s.-c. administrées à intervalles d’au moins 6 heures | 82 | 37,2 ans (18-83) | 27 H 55 F | |||||
| Toute l’étude | 98 | 37,0 ans (18-83) | 37 H; 61 F | ||||||
Étude 2 (FAST 1, JE049 no 2103) | Étude à double insu, contrôlée par placebo avec répartition aléatoire : Patients ayant eu des crises cutanées ou abdominales modérées à graves | Acétate d’icatibant à 30 mg/3 mL par voie s.-c. x 1 dose ou placebo (3 mL) par voie s.-c. x 1 dose | 56 | 34,9 ans (18-58) | 19 H; 37 F | ||||
Mode ouvert : Patients ayant eu une crise laryngée, peu importe la gravité | Acétate d’icatibant à 30 mg/3 mL par voie s.-c. x 1 dose | 8 | 47,1 ans (25-61) | 3 H; 5 F | |||||
Phase de prolongation en mode ouvert : Patients ayant eu des crises subséquentes | Jusqu’à 3 doses d’ acétate d’icatibant à 30 mg/3 mL par voie s.-c. administrées à intervalles d’au moins 6 heures | 72 | 35,5 ans (18-65) | 23 H; 49 F | |||||
| Toute l’étude | 84 | 36,6 ans (18-65) | 27 H; 57 F | ||||||
| No d’étude | Conception de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge (Tranche) | Sexe | ||
|---|---|---|---|---|---|---|---|
Étude 3 (FAST 2, JE049 no 2102) | Étude à double insu, contrôlée par agent actif, avec répartition aléatoire : Patients ayant eu des crises cutanées ou abdominales modérées à graves | Acétate d’icatibant à 30 mg/3 mL par voie s.-c. x 1 dose ou acide tranexamique par voie orale 3 f.p.j. pendant 2 jours plus un placebo correspondant à l’autre traitement | 74 | 41,1 ans (19-68) | 27 H; 47 F | ||
Mode ouvert : Patients ayant eu une crise laryngée, peu importe la gravité | Acétate d’icatibant à 30 mg/3 mL par voie s.-c. x 1 dose | 3 | 35,0 ans (27-48) | 2 H; 1 F | |||
Phase de prolongation en mode ouvert : Patients ayant eu des crises subséquentes | Jusqu’à 3 doses d’ acétate d’icatibant à 30 mg/3 mL par voie s.-c. administrées à intervalles d’au moins 6 heures | 54 | 42,3 ans (22-70) | 19 H; 35 F | |||
| Toute l’étude | 85 | 40,9 ans (19-70) | 30 H; 55 F | ||||
Étude 4 (JE049- 3101) | Étude non contrôlée, en mode ouvert | Acétate d’icatibant à 30 mg/3 mL par voie s.-c. x 1 dose | 104 | 41,6 ans (18-76) | 36 H; 68 F | ||
Administration par un professionnel de la santé : Toute crise suffisamment grave pour nécessiter un traitement | 23 | 44,0 ans (19-76) | 8 H; 15 F | ||||
Auto-administration : Toute crise suffisamment grave pour nécessiter un traitement | 98 | 40,8 ans (18-76) | 33 H; 65 F | ||||
Étude 5 (HGT-FIR- 086) | Mode ouvert : Tout symptôme cutané, abdominal ou laryngé d’une crise aiguë | Dose unique d’ acétate d’icatibant à 0,4 mg/kg par voie s.-c. jusqu’à une dose maximale de 30 mg* | 32 | 12,3 ans (3,4-17,4) | 19 H; 13 F | ||
s.-c. : sous-cutanée
* Un patient a reçu 2 doses pour 2 crises d’AOH distinctes
L’efficacité et l’innocuité d’acétate d’icatibant pour le traitement des crises aiguës d’AOH chez l’adulte ont été établies dans le cadre de 3 essais cliniques contrôlés de phase III (études 1, 2 et 3). Pour être admissibles à ces études, les patients devaient présenter une crise cutanée, abdominale et/ou laryngée; les crises cutanées et abdominales devaient être d’intensité au moins modérée, et les crises laryngées devaient être d’intensité au moins légère, selon l’évaluation de l’investigateur. Le médicament à l’étude pouvait être administré dans les 6 heures qui suivaient le moment où la crise était devenue au moins légère (crise laryngée) ou modérée (crise non laryngée) et pas plus de 12 heures après le début de la crise.
Dans le cadre des essais cliniques de phase III, les paramètres utilisés ont été spécifiquement définis pour évaluer la réponse au traitement chez les patients aux prises avec des crises aiguës d’AOH. L’effet du traitement sur les symptômes propres à l’AOH a été évalué par les patients au moyen d’une échelle visuelle analogique (EVA) à des moments prédéfinis avant et après l’administration du traitement. Les symptômes évalués par les patients au moyen de l’EVA étaient l’œdème cutané, la douleur cutanée et la douleur abdominale. Les patients qui avaient eu des crises laryngées ont également évalué la difficulté à avaler et les changements de la voix.
L’étude 1, qui était contrôlée par placebo, avec répartition aléatoire, a été menée à double insu auprès de 98 patients adultes atteints d’AOH de type I ou II ayant un âge moyen de 37,0 ans (88,8 % étaient de race blanche, 86,7 % étaient atteints d’AOH de type I et 3,1 % avaient > 65 ans) qui avaient présenté des crises d’AOH cutanées ou abdominales modérées à très graves ou des crises d’AOH laryngées légères à modérément graves. Après répartition aléatoire, ces patients ont reçu une seule dose d’acétate d’icatibant à 30 mg ou d’un placebo par injection sous-cutanée. Les patients qui présentaient des crises d’AOH laryngées graves n’ont pas fait l’objet de la répartition aléatoire et ont reçu l’acétate d’icatibant à 30 mg par voie sous-cutanée en mode ouvert. Dans la phase de prolongation en mode ouvert, les patients étaient admissibles au traitement de leurs crises subséquentes par l’acétate d’icatibant à 30 mg administré par voie sous- cutanée et pouvaient recevoir jusqu’à 3 doses administrées à au moins 6 heures d’intervalle pour chaque crise.
Le paramètre principal de l’étude 1 était le temps écoulé avant l’obtention d’un soulagement des symptômes, évalué au moyen d’une échelle visuelle analogique regroupant 3 symptômes (EVA-3) permettant d’évaluer l’œdème cutané, la douleur cutanée et la douleur abdominale. L’analyse principale de l’efficacité a porté sur la population en intention de traiter (ITT) ayant subi des crises non laryngées. Par « obtention d’un soulagement des symptômes », on entendait une réduction de 50 % du score à l’EVA regroupant 3 symptômes par rapport au score obtenu avant le traitement. Le temps écoulé avant l’obtention d’un soulagement des symptômes a été déterminé de manière rétrospective à partir de la première de trois mesures consécutives non manquantes caractérisées par une réduction d’au moins 50 % du score à l’EVA regroupant 3 symptômes par rapport au score obtenu avant le traitement.
Les études 2 et 3 étaient des études à double insu, contrôlées, avec répartition aléatoire et avaient des méthodologies identiques à l’exception de l’agent de comparaison. Dans le cadre de l’étude 2, une crise d’AOH était traitée par une seule dose d’acétate d’icatibant à 30 mg ou d’un placebo, administrée au moyen d’une injection sous-cutanée. L’étude 3 était une étude à double insu avec double placebo durant laquelle l’acide tranexamique a été utilisé comme agent de comparaison actif. Les comprimés d’acide tranexamique ont été encapsulés, et le placebo oral consistait en des capsules de taille, de forme et de couleur identiques. Le traitement initial de la crise durant la phase à double insu consistait en 1 injection sous-cutanée d’acétate d’icatibant administrée en concomitance avec 2 capsules de placebo (par voie orale) ou en 1 injection de placebo administrée en concomitance avec 2 capsules d’acide tranexamique (par voie orale). Le traitement médicamenteux subséquent consistait en de l’acide tranexamique ou en un placebo correspondant administré par voie orale (trois fois par jour) pendant 2 jours.
Dans le cadre des études 2 et 3, les patients qui ont eu des crises d’AOH cutanées ou abdominales modérées à très graves étaient admissibles à la répartition aléatoire en vue de recevoir le médicament à l’étude; les patients qui avaient des symptômes laryngés n’ont pas été inclus dans la répartition aléatoire et ont reçu, en mode ouvert, l’acétate d’icatibant à 30 mg par voie sous-cutanée. Comme dans l’étude 1, les deux études comportaient une phase de prolongation en mode ouvert durant laquelle les patients pouvaient recevoir l’acétate d’icatibant pour traiter les crises subséquentes (jusqu’à 3 doses de 30 mg par voie sous-cutanée à 6 heures d’intervalle).
Le paramètre d’efficacité principal des études 2 et 3 était le temps écoulé avant l’obtention d’un soulagement du symptôme principal, correspondant à une réduction prédéfinie du score à l’EVA obtenu avant le traitement pour le principal symptôme observé. Le principal symptôme était déterminé en fonction du type de crise. Dans le cas des crises abdominales, le principal symptôme était le score à l’EVA pour la douleur abdominale. Dans les cas des crises cutanées, le principal symptôme était celui pour lequel le score à l’EVA était le plus élevé entre l’œdème cutané et la douleur cutanée. Si ces deux symptômes étaient de gravité égale, le score à l’EVA pour la douleur cutanée était utilisé. Ce paramètre était défini comme étant le principal paramètre secondaire de l’efficacité dans le cadre de l’étude 1. Dans les deux études, les analyses principales de l’efficacité ont porté sur la population en ITT ayant eu des crises non laryngées.
L’étude 2 a été menée auprès de 84 adultes atteints d’AOH de type I ou II dont l’âge moyen était de
36,6 ans (95,2 % étaient de race blanche, 84,5 % étaient atteints d’AOH de type I, et 0 % avaient
> 65 ans). L’étude 3 a été menée auprès de 85 adultes atteints d’AOH de type I ou II dont l’âge moyen était de 40,9 ans (100 % étaient de race blanche, 91,8 % étaient atteints d’AOH de type I, et 4,7 % avaient > de 65 ans).
Résultats de l’étude
Études à double insu, contrôlées
Les résultats relatifs à l’efficacité sont présentés à la Figure 1 et au Tableau 7 ci-dessous.
Figure 1 – Temps écoulé avant l’obtention d’une réduction de 50 % du score à l’EVA regroupant 3 symptômes par rapport aux scores initiaux dans le cadre de l’étude 1 (population en ITT ayant eu des crises non laryngées)
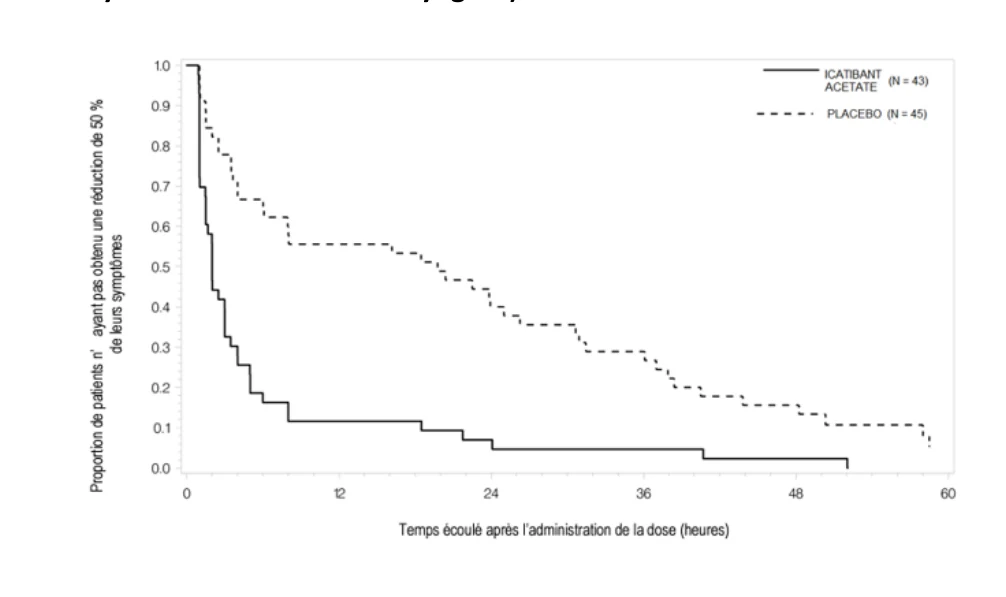
Tableau 7 – Résultats des études 1, 2 et 3 auprès de la population en ITT ayant eu des crises non laryngées
| Étude 1 | Statistique | Acétate d’icatibant (n = 43) | Placebo (n = 45) |
|---|---|---|---|
| Paramètre principal | |||
| Temps écoulé avant l’obtention d’un | Médiane | 2,0 | 19,8 |
| soulagement des symptômes (heures)a | Valeur de p | p < 0,001 | |
| Autres paramètres | |||
| Temps écoulé avant l’obtention d’un soulagement du principal symptôme (heures)b | Médiane Valeur de p | 1,5 p < 0,001 | 18,5 |
| Temps écoulé avant l’obtention d’un soulagement de chacun des symptômes de l’EVA (heures)c : | |||
| Œdème cutané | Médiane | 3,0 | 22,3 |
| Valeur de p | p < 0,001 | ||
| Douleur cutanée | Médiane | 2,0 | 8,0 |
| Valeur de p | p = 0,013 | ||
| Douleur abdominale | Médiane | 1,8 | 3,5 |
| Valeur de p | p = 0,007 | ||
| Variation du score à l’EVA regroupant 3 symptômes 2 heures après le traitement | Moyenne Valeur de p | -19,74 p < 0,001 | -7,49 |
| Temps écoulé avant l’obtention d’un | Médiane | 8,0 | 36,0 |
| soulagement presque complet (heures)d | Valeur de p | p = 0,012 | |
Patients ayant utilisé un médicament de secours avant l’obtention d’un | Nombre (%) | 0/43 (0) | 16/45 (35,6 %) |
| soulagement des symptômes | Valeur de p | p < 0,001 | |
| Étude 2 | Statistique | Acétate d’icatibant (n = 27) | Placebo (n = 29) |
| Paramètre principal | |||
| Temps écoulé avant l’obtention d’un soulagement du principal symptôme (heures)b | Médiane Valeur de p | 2,5 p = 0,142 | 4,6 |
| Autres paramètres | |||
| Temps écoulé avant le soulagement des | Médiane | 2,3 | 7,9 |
| symptômes (heures)a,e | Valeur de p | p = 0,014 |
| Temps écoulé avant l’obtention d’un | Médiane | 8,5 | 19,4 |
|---|---|---|---|
| soulagement presque complet (heures)d | Valeur de p | p = 0,079 | |
| Patients ayant utilisé un médicament de secours avant l’obtention d’un soulagement des symptômese,f | Nombre (%) Valeur de p | 1/26 (3,8) p = 0,005 | 10/27 (37,0) |
| Étude 3 | Statistique | Acétate d’icatibant (n = 36) | Acide tranexamique (n = 38) |
| Paramètre principal | |||
| Temps écoulé avant l’obtention d’un soulagement du principal symptôme (heures)b | Médiane Valeur de p | 2,0 p < 0,001 | 12,0 |
| Autres paramètres | |||
| Temps écoulé avant le soulagement des | Médiane | 2,0 | 12,0 |
| symptômes (heures)a,e | Valeur de p | p < 0,001 | |
| Temps écoulé avant l’obtention d’un | Médiane | 10,0 | 51,0 |
| soulagement presque complet (heures)d | Valeur de p | p < 0,001 | |
| Patients ayant utilisé un médicament de secours avant l’obtention d’un soulagement des symptômese,f | Nombre (%) Valeur de p | 0/33 (0) p = 0,002 | 9/34 (26,5) |
a L’obtention d’un soulagement des symptômes était définie comme la première de trois mesures consécutives non manquantes caractérisées par une réduction d’au moins 50 % du score à l’EVA regroupant les 3 symptômes (œdème cutané, douleur cutanée et douleur abdominale) par rapport au score initial.
b Le soulagement du principal symptôme était défini comme la réduction du score obtenu à l’EVA pour un seul des symptômes principaux évalués, par rapport au score obtenu avant le traitement. L’obtention d’un soulagement des symptômes était définie comme la première de trois mesures consécutives non manquantes caractérisées par une réduction au-dessous de 6/7 de la valeur obtenue avant le traitement moins 16 mm lorsque le score à l’EVA obtenu avant le traitement était ≥ 30 mm.
Lorsque le score à l’EVA était de < 30 mm avant le traitement, le soulagement des symptômes était défini comme une réduction de 68 % du score par rapport au score obtenu avant le traitement.
c Le temps écoulé avant l’obtention d’un soulagement des symptômes (heures) pour chacun des scores à l’EVA pris individuellement était défini comme le moment de la première de trois mesures consécutives non manquantes caractérisées par une réduction d’au moins 50 % du score à l’EVA pour chaque symptôme pris individuellement par rapport au score initial.
d Le temps écoulé avant le soulagement presque complet des symptômes (heures) était défini comme le moment de la première de trois mesures consécutives non manquantes pour lesquelles tous les scores à l’EVA étaient de moins de 10 mm.
e Analyse a posteriori
f L’analyse a porté seulement sur les sujets chez qui un soulagement des symptômes a été obtenu; étude 2 : acétate d’icatibantn = 26, placebo n = 27; étude 3 : acétate d’icatibant n = 33, acide tranexamique n = 34.
La réponse était également constante d’une crise à une autre dans les essais contrôlés de phase III. Au total, 237 patients ont été traités par 1383 doses de 30 mg d’acétate d’icatibant pour 1278 crises aiguës d’AOH dans le cadre de ces essais cliniques de phase III. Par ailleurs, 91,5 % des crises d’AOH qui pouvaient être traitées par 3 injection (1149) ont été traitées par une seule dose d’acétate d’icatibant. Pour les 15 premières crises traitées par l’acétate d’icatibant (1114 doses pour 1030 crises), le temps médian écoulé avant l’obtention d’un soulagement des symptômes était semblable d’une crise à une autre (de 2,0 à 2,5 heures).
Les patients ayant fait une crise laryngée ont été traités durant les phases en mode ouvert des études; par conséquent, on ne dispose pas de données comparatives sur l’efficacité d’acétate d’icatibant par rapport au groupe témoin pour la plupart des patients ayant fait des crises laryngées. Lors de l’étude 1, les symptômes laryngés de 27 patients ont été évalués au moyen du score à l’échelle visuelle analogique regroupant 5 symptômes (EVA-5). Les analyses a posteriori de ces données sur l’efficacité sont présentées dans le Tableau 7 ci-dessous. Le temps médian écoulé avant l’obtention d’un soulagement des symptômes (2,0 heures) était semblable à celui qui avait été observé pour les crises non laryngées dans le cadre des études 1, 2 et 3 (2,0 à 2,3 heures). Ce résultat s’est reflété dans les temps médians écoulés avant l’obtention d’un soulagement, qui étaient similaires pour chaque symptôme des crises laryngées pris individuellement, à savoir la difficulté à avaler (1,8 heure) et les changements de la voix (1,7 heure). Aucune étude systématique n’a été menée pour déterminer si le traitement par l’acétate d’icatibant pouvait réduire le risque de suffocation et de mortalité chez les patients atteints d’AOH ayant des crises laryngées.
Tableau 8 – Résultats de l’étude 1 dans la population traitée pour des crises laryngées (analyse a posteriori)
| Paramètres | Statistique | Acétate d’icatibant (n = 27) |
|---|---|---|
| Temps écoulé avant l’obtention d’un | Médiane | 2,0 |
| soulagement des symptômes (heures)a | (IC à 95 %) | (1,5-3,5) |
| Temps écoulé avant l’obtention d’un soulagement du principal symptôme (heures)b | Médiane (IC à 95 %) | 2,0 (1,5-2,5) |
| Temps écoulé avant l’obtention d’un soulagement de chacun des symptômes de l’EVA (heures)c : | ||
| Difficulté à avaler | Médiane | 1,8 |
| (IC à 95 %) | (1,3-2,5) | |
| Changement de la voix | Médiane | 1,7 |
| (IC à 95 %) | (1,5-2,5) | |
| Œdème cutané | Médiane | 1,8 |
| (IC à 95 %) | (1,3-5,0) | |
| Douleur cutanée | Médiane | 1,8 |
| (IC à 95 %) | (1,3-3,5) | |
| Douleur abdominale | Médiane | 2,2 |
| (IC à 95 %) | (1,0-48,4) | |
| Temps écoulé avant l’obtention d’un | Médiane | 6,4 |
| soulagement presque complet (heures)d | (IC à 95 %) | (3,1-24,3) |
a L’obtention d’un soulagement des symptômes était définie comme la première de trois mesures consécutives non manquantes caractérisées par une réduction d’au moins 50 % du score à l’EVA regroupant 5 symptômes (difficulté à avaler, changement de la voix, œdème cutané, douleur cutanée et douleur abdominale) par rapport au score initial.
b Le soulagement du principal symptôme était défini comme la réduction du score obtenu à l’EVA pour un seul des symptômes principaux évalués, par rapport au score obtenu avant le traitement. L’obtention d’un soulagement des symptômes était définie comme la première de trois mesures consécutives non manquantes caractérisées par une réduction au-dessous de 6/7 de la valeur obtenue avant le traitement moins 16 mm lorsque le score à l’EVA obtenu avant le traitement était ≥ 30 mm. Lorsque le score à l’EVA était de < 30 mm avant le traitement, le soulagement des symptômes était défini comme une réduction de 68 % du score par rapport au score obtenu avant le traitement. Dans les cas des crises laryngées, le principal symptôme était celui d’entre la difficulté à avaler et le changement de la voix pour lequel le score à l’EVA était le plus élevé avant le traitement. Si ces deux symptômes étaient de gravité égale avant le traitement, le score à l’EVA pour la difficulté à avaler était utilisé.
c Le temps écoulé avant l’obtention d’un soulagement des symptômes (heures) pour chacun des scores à l’EVA pris individuellement était défini comme le moment de la première de trois mesures consécutives non manquantes caractérisées par une réduction d’au moins 50 % du score à l’EVA pour chaque symptôme pris individuellement par rapport au score initial.
d Le temps écoulé avant le soulagement presque complet des symptômes (heures) était défini comme le moment de la première de trois mesures consécutives non manquantes pour lesquelles tous les scores à l’EVA étaient de moins de 10 mm.
Étude en mode ouvert, non contrôlée
L’auto-administration d’acétate d’icatibant par les patients qui ont subi des crises aiguës d’AOH a été évaluée dans le cadre de l’étude 4, une étude non contrôlée menée en mode ouvert. Les patients qui se sont auto- administré l’acétate d’icatibantdurant une crise aiguë d’AOH ont obtenu des résultats semblables à ceux qui ont été observés après l’administration du médicament par un professionnel de la santé dans le cadre des études contrôlées de phase III.
Population pédiatrique
L’étude 5, menée en mode ouvert, sans répartition aléatoire dans un seul groupe, a été réalisée auprès de 32 patients. Tous les patients ont reçu au moins une dose d’icatibant (0,4 mg/kg de poids corporel jusqu’à une dose maximale de 30 mg), et la majorité d’entre eux ont été suivis pendant au moins 90 jours après l’administration du médicament. Onze patients étaient prépubères (stade I de Tanner) et 21 patients étaient pubères (stades II à V de Tanner).
La population évaluable sur le plan de l’efficacité était composée de 22 patients qui avaient été traités par l’icatibant (11 patients prépubères et 11 patients pubères) à la suite d’une première crise d’AOH. Dix autres sujets pubères ont été traités par l’icatibant en l’absence de crise aiguë d’AOH. La population évaluable sur le plan de l’innocuité était composée, dans l’ensemble, de 32 sujets.
Le paramètre d’efficacité principal était le temps écoulé avant l’obtention d’un soulagement des symptômes, mesuré au moyen d’un score regroupant plusieurs symptômes établi par l’investigateur. Le temps écoulé avant l’obtention d’un soulagement des symptômes correspondait au nombre d’heures nécessaire à l’atténuation des symptômes dans une mesure de 20 %. Les résultats d’efficacité de l’étude 5 sont présentés au Tableau 8.
Tableau 9 – Résultats d’efficacité de l’étude 5
| Paramètre | Enfants prépubères (n = 11) | Enfants pubères (n = 11) | Tous (n = 22) |
|---|---|---|---|
| Temps médian écoulé avant l’obtention d’un soulagement des symptômes (heures) | 1,0 | 1,0 | 1,0 |
| IC à 95 % du temps médian écoulé (heures) | 1,0-2,0 | 1,0-2,0 | 1,0-1,1 |
IC = intervalle de confiance
Une heure et 2 heures après le traitement, approximativement 50 % et 90 % des patients ont respectivement commencé à obtenir un soulagement de leurs symptômes.
Dans l’ensemble, le temps médian écoulé avant que les symptômes soient minimes (moment le plus tôt après le traitement auquel tous les symptômes étaient légers ou absents) était de 1,1 heure (intervalle de confiance à 95 % : 1,0-2,0 heures).
L’innocuité et l’efficacité de l’acétate d’icatibant dans le traitement des crises laryngées aiguës n’ont pas été établies chez les patients pédiatriques. Une seule des 23 crises d’AOH survenues au cours de l’essai clinique pédiatrique était une crise laryngée. Il s’agissait de la seconde crise traitée chez un sujet adolescent. Le sujet a reçu de l’acétate d’icatibant 3 heures et 40 minutes après l’apparition des symptômes laryngés, qui comprenaient une dysphagie légère et un érythème léger. Le temps écoulé avant l’obtention d’un soulagement des symptômes et avant le soulagement du principal symptôme a été de 4 heures pour cette crise selon l’évaluation de l’investigateur, et le temps écoulé avant l’obtention d’un soulagement de la douleur a été de 4 heures selon l’évaluation du sujet. Aucun médicament de secours n’a été nécessaire.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Des études portant sur l’administration de doses répétées ont été menées auprès de rats et de chiens pour des durées de 6 et 9 mois respectivement. Tant chez les rats que chez les chiens, il y a eu une réduction liée à la dose des concentrations en hormones sexuelles circulantes.
Chez le rat mature, le poids des ovaires avait augmenté chez les femelles, et le poids de la prostate avait diminué chez les mâles. À l’exception du poids de la rate (accru), les changements dans le poids des organes étaient complètement ou partiellement réversibles après la période de récupération sans médicament. Les changements histopathologiques observés dans les organes reproducteurs chez les mâles comprenaient une hypospermie bilatérale minime à sévère et une dégénérescence minime ou légère des spermatozoïdes/spermatides intratubulaires dans les épididymes, une réduction minime ou modérée de la sécrétion dans la prostate et les vésicules séminales et une dégénérescence épithéliale germinale bilatérale minime à marquée dans les testicules. Chez les femelles, les changements comprenaient la masculinisation des glandes mammaires, l’augmentation du nombre de corps jaunes et la diminution des follicules en développement dans les ovaires, une atrophie et une mucification utérines minimes à marquées et/ou une atrophie de la muqueuse vaginale. Les observations microscopiques des organes reproducteurs des animaux mâles et femelles comprenaient une atrophie tubulaire bilatérale
sévère des testicules, une atrophie et une inactivation des glandes mammaires, une atrophie sévère de la prostate, une atrophie utérine légère à modérée, une absence de corps jaunes ou de follicules en développement dans les ovaires et une absence de spermatozoïdes dans les tubules épididymaux. Après la période de récupération de 4 semaines, la plupart des changements susmentionnés se sont révélés réversibles, du moins en partie.
Chez la plupart des chiens mâles matures, les taux de testostérone étaient réduits. Les taux de FSH (chez les mâles et les femelles) tendaient à diminuer. Ces changements ont été réversibles après la période de 4 semaines sans traitement.
L’administration répétée d’icatibant a retardé de manière réversible la maturation sexuelle chez les jeunes rats et les jeunes chiens. Des rats sexuellement immatures ont été traités quotidiennement par 3 mg/kg d’icatibant pendant 7 semaines. Les observations macroscopiques chez les rats mâles comprenaient l’atrophie des testicules et des épididymes. Sur le plan microscopique, une vacuolisation des cellules tubulaires et une dégénérescence des cellules germinales ont été observées. Chez les mâles traités par des doses de 9,0 et de 25 mg/kg/jour, on a noté un retard statistiquement significatif de la maturation physique, une diminution du poids de la prostate et des testicules, une vacuolisation des cellules tubulaires et une dégénérescence des cellules germinales. Une diminution du nombre de spermatozoïdes, de la motilité des spermatozoïdes et de la vélocité des spermatozoïdes a été notée chez les mâles qui ont reçu une dose de 25 mg/kg/jour. Par conséquent, une diminution de la fertilité a été observée chez les femelles non traitées qui ont été accouplées avec des mâles traités par l’icatibant à la dose de 25 mg/kg/jour. Tous les changements microscopiques et changements dans le poids des organes ont été complètement ou partiellement réversibles après la période sans traitement. Chez les femelles, on a noté une diminution du poids de l’utérus.
Des chiens immatures sexuellement ont été traités par l’icatibant pendant 13 semaines. Chez les chiens mâles, on a observé un volume testiculaire réduit ainsi qu’une diminution des taux de testostérone, de LH et de FSH. Chez les chiennes, on a noté une diminution des taux de FSH. Ces changements étaient partiellement réversibles durant la période sans traitement. Les observations macroscopiques comprenaient une diminution de volume des testicules, des épididymes, de la prostate, de l’utérus, du vagin et des ovaires. Une immaturité des organes génitaux a été observée chez tous les mâles à toutes les doses, ainsi que chez les femelles, qui ont en outre présenté une absence de la portion glandulaire des glandes mammaires. Durant la période sans traitement, le rythme de développement et de maturation des organes reproducteurs chez les mâles et les femelles a été considéré comme concordant avec les processus normaux de maturation et de récupération.
Les effets de l’icatibant sur les organes reproducteurs chez les animaux sexuellement immatures sont semblables aux effets de l’icatibant sur les tissus des organes reproducteurs chez les rats et les chiens matures (voir plus haut). L’icatibant a un effet réversible sur les gonadotrophines.
La bradykinine, dont l’action passe par le récepteur B2, est reconnue comme jouant un rôle dans le contrôle de la sécrétion hormonale dans l’hypothalamus. Par conséquent, ces effets sur la sécrétion hormonale et, par le fait même, sur les organes sexuels ne sont pas inattendus. Le schéma posologique quotidien utilisé dans les études non cliniques est une exagération des conditions thérapeutiques cliniques. Les patients adultes traités par l’icatibant sont peu susceptibles de présenter des réactions indésirables touchant les organes sexuels compte tenu de la nature intermittente des crises d’AOH et de l’utilisation de l’icatibant.
En contexte clinique, 39 hommes et femmes adultes en bonne santé ont reçu une injection sous- cutanée de 30 mg toutes les 6 heures, à 3 reprises, tous les 3 jours, pour un total de 9 doses. On n’a pas observé de variations significatives par rapport aux valeurs initiales des concentrations basales ou stimulées par la GnRH des hormones reproductrices (estradiol, progestérone, prolactine, DHEA, DHEA- S, SHBG, FSH et LH chez les femmes, et testostérone, DHEA, DHEA-S, SHBG, FSH, LH et inhibine-B chez les hommes). L’icatibant n’a pas eu d’effets notables sur la concentration de la progestérone durant la phase lutéale, la fonction lutéale et la durée du cycle menstruel chez les femmes, ni sur le nombre de spermatozoïdes, la motilité des spermatozoïdes et la morphologie des spermatozoïdes chez les hommes. Le schéma posologique utilisé dans le cadre de cette étude est très peu susceptible d’être maintenu en contexte clinique.
Cancérogénicité
Une étude de 2 ans a été menée auprès de rats pour évaluer le potentiel cancérogène de l’icatibant. Aucun signe de tumorigénicité n’a été observé chez les rats à des doses sous-cutanées d’icatibant pouvant atteindre 6 mg/kg/jour (dose approximativement 6 fois plus élevée que la dose maximale recommandée chez l’humain sur la base de l’ASC).
Génotoxicité
Selon les résultats d’une batterie de tests standards in vitro et in vivo, l’icatibant n’est pas génotoxique.
Toxicologie pour la reproduction et le développement
L’icatibant ne s’est pas révélé tératogène lorsqu’il a été administré par injection sous-cutanée durant les premiers stades du développement embryonnaire et fœtal chez le rat (25 mg/kg/jour) et le lapin (10 mg/kg/jour). Dans le cadre d’études menées chez l’animal, l’icatibant a causé de la mortalité fœtale, un retard de la parturition et des pertes préimplantatoires chez les rats, ainsi que des naissances prématurées, des avortements, de la mortalité fœtale et des pertes préimplantatoires chez les lapins. Une parturition retardée et une mortalité fœtale ont été observées chez des rats à des doses de 0,5 à 2 fois la dose maximale recommandée chez l’humain (doses maternelles de 1 et 3 mg/kg respectivement en fonction de l’ASC). Une augmentation des pertes préimplantatoires a été observée chez les rats lorsque la dose administrée était 7 fois plus élevée que la dose maximale recommandée chez l’humain (dose quotidienne maternelle de 10 mg/kg sur la base de l’ASC). Le nombre moyen de petits nés de chaque femelle était plus faible que chez les témoins, et le taux de survie des petits (à la dose de 10 mg/kg/jour) était de 25 % entre le jour 1 et le jour 4 suivant la naissance. Après le jour 4 suivant la naissance, le taux de survie des petits était de 100 %.
Dans le cadre d’études menées chez les lapins, des pertes préimplantatoires et une augmentation de la mortalité fœtale ont été observées lorsque la dose administrée était 13 fois plus élevée que la dose maximale recommandée chez l’humain (dose maternelle de 10 mg/kg en fonction de l’ASC). L’icatibant est un antagoniste puissant de la bradykinine et, par conséquent, à de fortes doses, le traitement peut avoir des effets sur le processus d’implantation utérine et la stabilité utérine subséquente au début de la gestation. Ces effets utérins se manifestent également à la fin de la gestation, période durant laquelle l’icatibant a un effet tocolytique résultant en une parturition retardée chez le rat s’accompagnant d’une détresse fœtale et de la mort périnatale à une dose élevée (10 mg/kg/jour).
Après l’administration d’une seule dose sous-cutanée (1 mg/kg) à des rates gestantes, aucun effet sur le développement postnatal des ratons n’a été noté.
17 MONOGRAPHIE DE PRODUIT DE SOUTIEN
PrFIRAZYR® (Solution, 30 mg / 3 mL (10 mg / mL)), numéro de contrôle de la présentation 287307, Monographie de produit, Takeda Canada Inc. 24 octobre 2024