


Monographie de produit - Dawnzera
1 Indications
DAWNZERA (injection de donidalorsen) est indiqué pour :
- la prévention des crises d'angio-œdème héréditaire (AOH) chez les patients adultes et les enfants âgés de 12 ans et plus.
DAWNZERA n’est pas destiné au traitement aigu des crises d’AOH.
1.1 Pédiatrie
Pédiatrie (≥12 ans) : D'après les données soumises et examinées par Santé Canada, l’innocuité et l'efficacité de DAWNZERA chez les patients pédiatriques de 12 ans et plus ont été établies. Par conséquent, Santé Canada a autorisé une indication pour l'usage pédiatrique chez les patients âgés de 12 ans à moins de 18 ans (voir 7.1.3 Enfants et adolescents, 10.3 Pharmacocinétique et 14 Études cliniques).
Pédiatrie (<12 ans) : Santé Canada ne dispose d’aucune donnée à ce sujet; par conséquent, Santé Canada n’a pas autorisé l’utilisation de ce produit chez les patients pédiatriques âgés de moins de 12 ans.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Les données limitées issues d'études cliniques suggèrent que l'utilisation de DAWNZERA chez les personnes âgées n'est pas associée à des différences en matière d’innocuité ou d'efficacité.
2 Contre-indications
DAWNZERA est contre-indiqué chez :
- les patients ayant des antécédents de réactions d’hypersensibilité graves au donidalorsen, y compris l’anaphylaxie;
- les patients présentant une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation, y compris tout ingrédient non médicinal ou tout composant du contenant. Pour une liste complète, voir 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
- DAWNZERA doit être utilisé sous la supervision d’un professionnel de la santé expérimenté dans le diagnostic et la prise en charge des patients atteints d’AOH. Si le professionnel de la santé le juge approprié, le patient peut s’injecter lui-même DAWNZERA, ou un aidant peut administrer DAWNZERA après avoir reçu une formation adéquate sur la technique d’injection sous-cutanée.
- DAWNZERA n’est pas destiné au traitement des crises aiguës d’AOH. Les patients ne doivent pas prendre de doses supplémentaires de DAWNZERA pour traiter une crise aiguë d’AOH (voir Généralités).
- Chez les patients ayant déjà reçu un autre traitement prophylactique contre l’AOH, le moment du passage à DAWNZERA doit tenir compte du délai d’apparition de son effet clinique (voir 10 Pharmacologie clinique). Une réduction du taux de crises a été observée dès la première semaine suivant le début du traitement par DAWNZERA, l’effet maximal étant attendu après environ un mois. Par conséquent, lors du passage d’un traitement prophylactique à demi-vie courte, on peut envisager l’administration concomitante de DAWNZERA pendant une période pouvant aller jusqu’à 14 jours afin de maintenir la couverture prophylactique pendant la période de transition. Pour les traitements prophylactiques à demi-vie longue, le traitement par DAWNZERA peut être amorcé à la fin de l’intervalle posologique du traitement précédent.
4.2 Posologie recommandée et ajustement posologique
Adultes et patients pédiatriques (âgés de 12 ans et plus) : La dose initiale recommandée de DAWNZERA est de 80 mg administrée par injection sous-cutanée toutes les 4 semaines (q4sem). Une dose de 80 mg administrée par voie sous-cutanée toutes les 8 semaines (q8sem) peut être envisagée si l’état du patient est bien contrôlé (p. ex., absence de crises) depuis au moins 3 mois pendant le traitement par DAWNZERA.
Patients pédiatriques (< 12 ans) : Santé Canada n’a pas autorisé d’indication d’utilisation chez les enfants de moins de 12 ans (voir 1.1 Pédiatrie)
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n'est requis chez les patients âgés de plus de 65 ans (voir 7.1.4 Personnes âgées et 10.3 Pharmacocinétique).
Patients présentant une insuffisance rénale : Aucun ajustement posologique de DAWNZERA n’est recommandé chez les patients présentant une insuffisance rénale légère (débit de filtration glomérulaire estimé [DFGe] de 60 à 89 mL/min/1,73 m²). DAWNZERA n’a pas fait l’objet d’études chez les patients présentant une insuffisance rénale modérée ou sévère ou une insuffisance rénale terminale (voir 10.3 Pharmacocinétique).
Patients présentant une insuffisance hépatique : Aucun ajustement posologique spécifique de DAWNZERA n’est recommandé chez les patients présentant une insuffisance hépatique légère (définie selon les critères du NCI-ODWG : bilirubine totale ≤ 1 × LSN et AST > 1 × LSN, ou bilirubine totale comprise entre 1 et 1,5 × LSN et AST quel que soit son niveau). L’utilisation de DAWNZERA n’est pas recommandée chez les patients présentant une insuffisance hépatique modérée ou sévère (critères du NCI-ODWG) (voir Fonctions hépatique, biliaire et pancréatique et 10.3 Pharmacocinétique).
4.4 Administration
DAWNZERA est destiné à un usage sous-cutané uniquement.
DAWNZERA est destiné à être auto-administré ou administré par un aidant. Avant le début du traitement, les patients et/ou les aidants doivent avoir une formation sur la préparation adéquate et la technique d’injection sous-cutanée.
DAWNZERA est fourni sous forme d’auto-injecteur prérempli prêt à injecter qui ne nécessite aucune reconstitution ni dilution supplémentaire avant l’administration.
Vérifiez que l’auto-injecteur DAWNZERA ne présente aucun dommage. La solution doit être limpide et incolore à jaune. N’utilisez pas l’auto-injecteur si la solution semble trouble, décolorée ou contient des particules visibles. Évitez d’agiter vigoureusement l’auto-injecteur.
L'auto-injecteur à dose unique doit être retiré du réfrigérateur (2 °C à 8 °C) au moins 30 minutes avant son utilisation. Il doit être laissé à température ambiante avant l'injection. Aucune autre méthode de réchauffement ne doit être utilisée.
DAWNZERA doit être administré par voie sous-cutanée dans la région de l'abdomen ou de la partie supérieure de la cuisse. L'arrière du bras peut également être utilisé comme site d'injection si l’injection est effectuée par un professionnel de santé ou un aidant. DAWNZERA ne doit pas être injecté dans des zones où la peau est sensible, meurtrie, rouge, dure, infectée ou décolorée.
Pour obtenir des instructions détaillées sur la préparation et l’administration de DAWNZERA, veuillez consulter les Instructions d’Utilisation de l’auto-injecteur DAWNZERA joint aux Renseignements Destinés aux Patient(e)s.
4.5 Dose oubliée
En cas d'oubli d'une dose, administrer DAWNZERA dès que possible. Reprendre l'administration à intervalles mensuels à partir de la date de la dernière dose administrée.
5 Surdose
Il n'y a pas d'expérience clinique concernant le surdosage de ce médicament. En cas de surdosage, les patients doivent faire l’objet d’une surveillance attentive et de soins de soutien, le cas échéant.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1: Formes Posologiques, concentrations et composition
| Voie d’administration | Forme Posologique/ | Ingrédients Non Médicinaux | ||
| Concentration/Compositi | ||||
| on | ||||
| Injection sous-cutanée | Solution stérile; dose unique de 80 mg de donidalorsen dans un | Dihydrogénophosphate de sodium, Acide chlorhydrique, Chlorure de sodium, Hydrogénophosphate disodique, Hydroxyde de sodium, Eau pour injection | ||
Description
DAWNZERA (injection de donidalorsen) est une solution parentérale prête à injecter, sans agent de conservation, limpide, incolore à jaune, présentée dans un auto-injecteur prérempli et emballé individuellement.
Contenance de l’emballage : 1 auto-injecteur à usage unique de DAWNZERA par boîte.
7 Mises en garde et précautions
Généralités
DAWNZERA n'est pas destiné au traitement des crises aiguës d'AOH. En cas de crise aiguë, il convient d’instaurer un traitement individualisé à l’aide d’un traitement approuvé pour les crises aiguës d’AOH.
Appareil cutané
Réactions au site d’injection
Des réactions au site d’injection ont été signalées avec DAWNZERA lors d’essais cliniques (voir 8.1 Aperçu des effets indésirables). Toutes ces réactions étaient sans gravité, d’intensité légère à modérée, et ont généralement disparu avec le temps. Chez certains patients, les réactions au site d’injection, telles que l’érythème, le prurit et la décoloration au site d’injection, ont persisté pendant au moins deux jours. Chez un patient ayant reçu des doses supérieures à celles indiquées sur l’étiquette, conformément au protocole, une décoloration au site d’injection a entraîné l’arrêt définitif du traitement.
Cancérogenèse et génotoxicité
D’après les données précliniques, le donidalorsen n’est pas génotoxique et aucun signe d’effets cancérigènes n’a été observé chez la souris (voir 16 Toxicologie non clinique).
Conduite et utilisation de machines
Aucune étude n’a été menée pour évaluer l’effet du donidalorsen sur la capacité à conduire ou à utiliser des machines. Toutefois, on ne s’attend pas à ce que DAWNZERA affecte ces capacités ni qu’il entraîne une altération des facultés mentales.
Fonctions hépatique, biliaire et pancréatique
Élévations des enzymes hépatiques
Le traitement par DAWNZERA a été associé à une incidence accrue d’élévations des enzymes hépatiques par rapport aux valeurs de référence (voir 8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives). Des élévations des taux d’alanine aminotransférase (ALT), d’aspartate aminotransférase (AST) et de gamma-glutamyltransférase
| Voie d’administration | Forme Posologique/ | Ingrédients Non Médicinaux | ||
| Concentration/Compositi | ||||
| on | ||||
| auto-injecteur prérempli à usage unique de 0,8 mL | ||||
(GGT) ont été observées plus fréquemment chez les patients traités par DAWNZERA et étaient généralement d’une gravité légère (jusqu’à 3 × la limite supérieure de la normale [LSN]).
Santé reproductive
Fertilité
Il n’existe aucune donnée chez l’humain concernant l’effet du donidalorsen sur la fertilité. Les données sur la toxicité reproductive n’ont révélé aucun effet sur la fertilité et la fonction reproductive chez les souris femelles et mâles, à l’exception d’une augmentation des anomalies spermatiques chez les souris mâles traitées au donidalorsen (voir 16 Toxicologie non clinique).
Système immunitaire
Réactions d’hypersensibilité, y compris l’anaphylaxie
Des réactions d’hypersensibilité, y compris l’anaphylaxie, ont été signalées avec DAWNZERA lors d’essais cliniques. Les symptômes comprenaient une éruption cutanée généralisée, une dyspnée, des douleurs thoraciques et un œdème péri-oral (voir 8.1 Aperçu des effets indésirables).
En cas d’anaphylaxie ou de réactions allergiques graves, cesser l’administration de DAWNZERA; traiter rapidement conformément aux normes de soins et surveiller le patient jusqu’à la disparition des signes et des symptômes.
Système sanguin et lymphatique
Baisse du nombre de plaquettes
DAWNZERA peut entraîner une baisse du nombre de plaquettes. En cas de baisse cliniquement significative du nombre de plaquettes, mettre en place une prise en charge clinique appropriée. Lors des études cliniques, aucun patient traité par DAWNZERA n’a développé de thrombocytopénie grave (nombre de plaquettes < 50 000/mm³) et aucun événement hémorragique majeur n’a été signalé (voir 8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives).
7.1 Populations particulières
7.1.1 Grossesse
Il n'existe aucune donnée disponible sur l'utilisation de donidalorsen chez les femmes enceintes. Par conséquent, l'utilisation de DAWNZERA n'est pas recommandée pendant la grossesse.
Les études chez l'animal n'ont pas mis en évidence d'effets nocifs directs ou indirects sur la toxicité reproductive (voir 16 Toxicologie non clinique).
7.1.2 Allaitement
On ignore si DAWNZERA est excrété dans le lait maternel. Il n’existe aucune donnée concernant la présence du donidalorsen dans le lait maternel, ses effets sur le nourrisson allaité ou ses effets sur la production de lait.
D’après les données non cliniques, le donidalorsen a été excrété dans le lait de souris allaitantes (voir 16 Toxicologie non clinique). On ne peut exclure un risque d’exposition des nouveau-nés et des nourrissons au DAWNZERA par le lait maternel.
7.1.3 Enfants et adolescents
Pédiatrie (< 12 ans) : Santé Canada ne dispose d’aucune donnée à ce sujet; par conséquent, Santé Canada n’a pas autorisé d’indication pour l’utilisation pédiatrique chez les patients âgés de moins de 12 ans.
Pédiatrie (≥ 12 ans) : L’innocuité et l’efficacité de DAWNZERA ont été évaluées chez un sous-groupe de patients pédiatriques (n = 7) âgés de 12 à < 18 ans dans le cadre de l’étude pivot OASIS-HAE/CS5, ainsi que chez 11 autres patients pédiatriques dans le cadre de l’étude de prolongation ouverte sur l’innocuité. Le profil de l’innocuité et le taux de crises observés dans l’analyse de ce sous-groupe étaient similaires à ceux observés chez les adultes (voir 8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents). L’innocuité et l’efficacité de DAWNZERA chez les patients pédiatriques âgés de 12 ans et plus sont extrapolées à partir des données chez l’adulte issues de l’étude OASIS-HAE/CS5, à l’appui d’analyses pharmacocinétiques et de la réponse pharmacodynamique (voir 10.2 Pharmacodynamie, 10.3 Pharmacocinétique et 14 Études cliniques). Les mises en garde applicables aux adultes s’appliquent également à l’utilisation pédiatrique.
7.1.4 Personnes âgées
Les données cliniques concernant DAWNZERA chez les patients âgés sont limitées. Les données disponibles ne suggèrent pas de différences en matière d’innocuité ou d’efficacité par rapport aux adultes plus jeunes; toutefois, seuls 6 patients (3,3 %) traités par DAWNZERA étaient âgés de 65 à 74 ans, et aucun patient n’était âgé de 75 ans ou plus. Par conséquent, comme les essais cliniques n’ont pas inclus un nombre suffisant de patients âgés de 65 ans ou plus, aucune conclusion définitive ne peut être tirée pour déterminer si les patients âgés réagissent différemment des adultes plus jeunes.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Des données sur l’innocuité étaient disponibles pour 176 patients adultes et enfants âgés de 12 ans et plus (42,6 % d’hommes et 57,4 % de femmes) atteints d’AOH et traités par DAWNZERA selon n’importe quel schéma posologique dans le cadre d’études cliniques. Dans l’ensemble, l’exposition cumulative s’est élevée à 237,31 années-patients. La durée moyenne d’exposition était de 50 semaines pour DAWNZERA à 80 mg toutes les 4 semaines, et de 59 semaines pour DAWNZERA à 80 mg toutes les 8 semaines. Environ la moitié des sujets ont été exposés pendant plus d’un an.
Les effets indésirables survenus sous traitement (EIST) les plus fréquemment signalés (> 10 %) étaient la rhinopharyngite, l’infection des voies respiratoires supérieures, les maux de tête, la grippe, la COVID-19, l’érythème au site d’injection, l’infection des voies urinaires et les maux de dos. Les effets indésirables associés (> 2 %), survenus chez 40,3 % des patients au total, étaient principalement des réactions au site d’injection, notamment : érythème au site d’injection, décoloration, douleur au site d’injection, démangeaison au site d’injection, induration au site d’injection, ecchymose au site d’injection, enflure au site d’injection; maux de tête, fatigue, élévation des enzymes hépatiques, douleurs abdominales et élévation de l’alanine aminotransférase.
Parmi les patients traités par DAWNZERA, 39 (22,2 %) ont signalé des réactions d’hypersensibilité. Au total, 8 sujets (4,5 %) ont présenté au moins un effet indésirable grave (EI) pendant le traitement. Aucun de ces EI graves n’a été considéré comme lié au traitement. Deux patients ont présenté des réactions d’hypersensibilité sévères et graves; un cas répondait aux critères de Sampson pour le diagnostic d’anaphylaxie.
L'incidence des effets indésirables liés au traitement (TEAE) ayant entraîné l'arrêt du traitement était faible (5 [2,8 %] patients).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très spécifiques. Par conséquent, la fréquence des effets indésirables observés peut ne pas refléter celle observée dans la pratique clinique et ne doit pas être comparée à celle rapportée dans les essais cliniques d'un autre médicament.
L’innocuité de DAWNZERA a été évaluée dans le cadre d’une étude de phase III, multicentrique, randomisée, à double insu et contrôlée par placebo (OASIS-HAE/CS5) qui a inclus 91 patients adultes et pédiatriques âgés de 12 ans et plus atteints d’AOH. Les patients ont été randomisés pour recevoir au moins une dose sous-cutanée de DAWNZERA à 80 mg une fois toutes les 4 semaines (q4sem), de DAWNZERA à 80 mg une fois toutes les 8 semaines (q8sem) ou un placebo correspondant (voir 14.1 Études cliniques par indication). Seuls 7 adolescents ont été inclus dans l'étude (4 dans le groupe recevant 80 mg toutes les 4 semaines et 3 dans le groupe recevant 80 mg toutes les 8 semaines), et aucun n'a été assigné au hasard au groupe placebo.
Les effets indésirables les plus fréquents, signalés chez ≥ 5 % des patients traités par DAWNZERA dans le cadre de l’étude OASIS-HAE/CS5, sont répertoriés par classe de systèmes d’organes MedDRA dans le Tableau 2.
Tableau 2: Effets indésirables signalés chez ≥ 5 % des patients atteints d’AOH traités par DAWNZERA ou par placebo dans le cadre de l’étude OASIS-HAE/CS5
Classe de systèmes d'organes Effet indésirable (terme préférentiel) | DAWNZERA | Placebo (N=22) | |||
80 mg q4sem (N=45) | 80 mg q8sem (N=23) | ||||
| n (%) | n (%) | n (%) | |||
| Affections gastro-intestinales | |||||
| Gêne abdominale | 3 (7) | 0 (0) | 0 (0) | ||
| Troubles généraux et anomalies au site d'administration | |||||
| Réactions au site d'injection1,2 | 11 (24) | 1 (4) | 1 (5) | ||
| Infections et infestations | |||||
| Infection des voies respiratoires supérieures | 4 (9) | 2 (9) | 1 (5) | ||
| Infection des voies urinaires | 4 (9) | 2 (9) | 0 (0) | ||
N= nombre de patients; n= nombre de patients ayant présenté l'événement; q4sem= toutes les 4 semaines; q8sem= toutes les 8 semaines.
1 Les réactions au site d'injection comprennent: érythème, décoloration, douleur, prurit, induration, ecchymose, hématome, hypersensibilité, gonflement, réaction et urticaire.
2Toutes les réactions au site d'injection étaient légères, sans gravité, et la majorité d'entre elles ont disparu sans traitement.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Pédiatrie (12 à < 18 ans) : L’innocuité de DAWNZERA a été évaluée chez un sous-groupe de patients pédiatriques (n = 7) âgés de 12 à < 18 ans dans le cadre de l’étude pivot OASIS-HAE/CS5, ainsi que chez 11 autres patients pédiatriques dans le cadre de l’étude de prolongation ouverte sur l’innocuité (OASISplus-HAE/CS7). Bien que le nombre de participants pédiatriques ait été limité, les données disponibles ont démontré que le profil d’innocuité et de tolérance chez les patients pédiatriques (âgés de 12 à moins de 18 ans) correspondait globalement au profil d’innocuité observé chez les patients adultes.
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Élévations des enzymes hépatiques : des élévations de l’ALT ou de l’AST ≥ 3 × la LSN ont été observées chez 8 patients traités par DAWNZERA (5 recevant une dose toutes les 4 semaines et 3 toutes les 8 semaines). Parmi ceux-ci, 2 patients présentaient des élévations de l’ALT ≥ 5 × la LSN (dont un avec une élévation concomitante de l’AST ≥ 3 × la LSN), dont un patient dont l’ALT était > 8 × la LSN. Deux patients ont interrompu le traitement en raison d’anomalies des tests de la fonction hépatique (voir Fonctions hépatique, biliaire et pancréatique).
Baisse de la numération plaquettaire : Entre le début de l’étude et la semaine 25, la numération plaquettaire moyenne a diminué de 9,6 % dans le groupe DAWNZERA à 80 mg toutes les 4 semaines et de 7,9 % dans le groupe DAWNZERA à 80 mg toutes les 8 semaines, contre 1,4 % dans le groupe placebo. Les numérations plaquettaires moyennes à l’inclusion étaient respectivement de 266 000/mm³, 265 000/mm³ et 245 000/mm³. Aucun patient traité par DAWNZERA n’a présenté de thrombocytopénie grave (numération plaquettaire < 50 000/mm³), et aucun événement hémorragique majeur n’a été signalé dans les études cliniques (voir Système sanguin et lymphatique).
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Aucune étude clinique d’interactions médicamenteuses n'a été réalisée avec donidalorsen.
Données in vitro
Les études in vitro montrent que le donidalorsen n’est ni un substrat ni un inhibiteur des transporteurs, qu’il n’interagit pas avec les médicaments fortement liés aux protéines plasmatiques et qu’il n’est ni un inhibiteur ni un inducteur des enzymes du cytochrome P450 (CYP).
Des études in vitro montrent que le métabolite M8, lié au lieur, n’est ni un inhibiteur ni un inducteur des enzymes CYP. Le M8 est un substrat des transporteurs « pompe d’exportation des sels biliaires » (BSEP) et « polypeptide de transport des anions organiques 1B3 » (OATP1B3), et agit comme inhibiteur du transporteur « protéine d’extrusion de médicaments et de toxines 1 » (MATE1).
9.3 Interactions médicament-comportement
L’interaction de DAWNZERA avec les risques comportementaux individuels (par exemple, le tabagisme, de cannabis et/ou d'alcool) n'a pas été étudiée.
9.4 Interactions médicament-médicament
Les interactions avec d'autres médicaments n'ont pas été établies.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n'ont pas été établies.
9.6 Interactions médicament-plante médicinale
Les interactions avec les produits à base de plantes n'ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les tests de laboratoire n'ont pas été établies.
10 Pharmacologie clinique
10.1 Mode d’action
Donidalorsen est un oligonucléotide antisens (ASO) modifié par un groupe 2’-O-méthoxyéthyle, conjugué à un fragment triantennaire de N-acétylgalactosamine (GalNAc3). Le donidalorsen se lie à l’ARNm de la prékallikréine (PKK) et favorise sa dégradation par la ribonucléase H1 (RNase H1), ce qui entraîne une diminution de la production de la protéine PKK. Le PKK est une pro-enzyme de la kallikréine plasmatique, qui génère de la bradykinine, un puissant vasodilatateur responsable de l’enflure et de la douleur dans l’AOH. Chez les patients atteints d’AOH, un déficit ou un dysfonctionnement de l’inhibiteur C1 (C1-INH) entraîne une activité excessive de la kallikréine plasmatique, la production de bradykinine et des crises d’angio-œdème. Le donidalorsen réduit la concentration de PKK, empêchant ainsi la production excessive de bradykinine chez les patients atteints d’AOH.
10.2 Pharmacodynamie
Dans l’étude OASIS-HAE/CS5, un essai multicentrique, randomisé, à double insu et contrôlé par placebo d’une durée de 24 semaines mené chez des patients adultes et pédiatriques (âgés de 12 ans ou plus) atteints d’HAE de type I ou de type II (voir 14 Études cliniques), une diminution des concentrations plasmatiques de PKK a été observée lors de la première évaluation (semaine 5) suivant le traitement par DAWNZERA à 80 mg. La réduction moyenne en pourcentage par rapport à la valeur initiale à la semaine 5, pour les deux groupes de traitement, était de 48 %. La variation moyenne en pourcentage des concentrations plasmatiques minimales de PKK entre le début de l’étude et la semaine 25 a révélé des réductions de 73 % et de 47 % après un traitement par DAWNZERA à raison de 80 mg toutes les quatre semaines et toutes les huit semaines, respectivement, comparativement à une légère augmentation (2 %) observée dans le groupe placebo.
Électrophysiologie cardiaque
Aucune étude approfondie et spécifique sur l’intervalle QT/QTc n’a été menée avec DAWNZERA. D’après une interpolation des données issues d’études cliniques et d’une analyse de modélisation, la variation moyenne prévue de l’intervalle QTcF, corrigée par rapport au placebo, par rapport à la valeur initiale à la dose maximale recommandée de donidalorsen (80 mg toutes les quatre semaines) a été estimée à 0,80 ms (IC à 90 % : -4,86; 6,46). À la dose maximale recommandée de DAWNZERA (80 mg toutes les quatre semaines), aucun allongement cliniquement significatif de l’intervalle QTc n’a été observé.
10.3 Pharmacocinétique
Les propriétés pharmacocinétiques de DAWNZERA ont été évaluées après une administration sous-cutanée de doses multiples toutes les 4 semaines chez des sujets sains et toutes les 4 semaines ou toutes les 8 semaines chez des patients atteints d'AOH. La pharmacocinétique de DAWNZERA était similaire chez les sujets sains et chez les patients atteints d'AOH.
La concentration plasmatique maximale à l’état d’équilibre (Cmax,ss), la concentration plasmatique minimale (Ctrough,ss) et l’aire sous la courbe de concentration plasmatique en fonction du temps sur l’intervalle posologique (AUCτ,ss) après l’administration de donidalorsen à raison de 80 mg toutes les 4 semaines ou de 80 mg toutes les 8 semaines chez des patients atteints d’HAE sont présentées dans le Tableau 3. Le donidalorsen a été rapidement absorbé dans la circulation systémique, avec un délai médian avant l'atteinte de la concentration maximale (Tmax) compris entre 1 et 3 heures; il a ensuite présenté une élimination en plusieurs phases, caractérisée par une phase initiale d'élimination relativement rapide, suivie d'une phase d'élimination apparente plus lente. Aucune accumulation de la Cmax et de l’AUC du donidalorsen n’a été observée dans le plasma après une administration répétée toutes les 4 semaines. Toutefois, une multiplication par deux de la Ctrough plasmatique du donidalorsen a été observée à la suite d’une administration répétée toutes les 4 semaines. L’exposition au donidalorsen (AUC) à l’état d’équilibre, après administration sous-cutanée chez des sujets en bonne santé, a augmenté de manière plus que proportionnelle à la dose sur la plage posologique allant de 20 mg toutes les 4 semaines jusqu’à la dose maximale recommandée de 80 mg toutes les 4 semaines. Tableau 3: Résumé des paramètres pharmacocinétiques géométriques moyens (CV %) à l'état d'équilibre de donidalorsen après l’administration 80 mg toutes les 4 semaines ou 80 mg toutes les 8 semaines chez des patients atteints d'AOH
| Dose | Moyenne géométrique (CV %) | |||
| AUCτ,ss (ng·h/mL) | Cmax,ss (ng/mL) | Ctrough,ss (ng/mL) | t1/2 (hr) | |
| 80 mg q4sem | 5240 (52%) | 417 (81%) | 0.755 (63%) | 769 (25.1%) |
| 80 mg q8sem | 5210 (52%) | 416 (78%) | 0.255 (73%) | 753 (24%) |
AUCτ,ss= aire sous la courbe de concentration plasmatique en fonction du temps pour chaque intervalle posologique à l'état d'équilibre; Cmax,ss= concentration plasmatique maximale à l'état d'équilibre; Ctrough,ss= concentration plasmatique résiduelle à l'état d'équilibre; t1/2= demi-vie d'élimination terminale; q4sem= toutes les 4 semaines; q8sem= toutes les 8 semaines; CV = coefficient de variation. Les valeurs présentées sont fondées sur une analyse pharmacocinétique de population, sauf indication contraire.
Absorption
Après administration sous-cutanée, le donidalorsen est absorbé; le délai avant d’atteindre la concentration plasmatique maximale est d’environ 1 à 3 heures après l’administration.
Distribution
Donidalorsen devrait se distribuer principalement dans le foie et le cortex rénal après l’administration sous-cutanée. Le volume apparent de distribution pour le compartiment central (Vc/F) et périphérique (Vp/F) était respectivement de 69,8 L et 1840 L. Donidalorsen se lie fortement aux protéines plasmatiques humaines (> 98 % de liaison) in vitro.
Métabolisme
La fraction oligonucléotidique de donidalorsen devrait être métabolisée par des endo et des exonucléases en fragments oligonucléotidiques courts de tailles variables dans le foie. D’après des études in vitro, le donidalorsen n’est pas un substrat des enzymes du cytochrome P450 (CYP).
Le lieur qui relie de manière covalente l’ASO aux résidus de GalNAc est clivé par hydrolyse, puis subit une déphosphorylation et un métabolisme oxydatif pour former des métabolites inactifs, qui sont libérés en quantités minimes dans la circulation. Le métabolite lié au lieur le plus abondant (M8), qui représente moins de 2 % du médicament d’origine, le donidalorsen, au bout de 2 heures chez l’humain, est inactif et constitue un substrat du CYP3A4.
Élimination
La fraction moyenne d’ASO inchangé éliminée dans l’urine était inférieure à 1 % de la dose administrée chez les sujets en bonne santé dans les 24 heures suivant l’administration. La voie d’élimination rénale est mineure pour les métabolites liés au lieur.
La demi-vie d'élimination plasmatique terminale du donidalorsen chez un patient typique atteint d'AOH est d'environ un mois. La demi-vie de la phase initiale de clairance rapide, qui reflète la distribution tissulaire, était d'environ 5 heures.
Populations et situations particulières
- Pédiatrie : Santé Canada ne disposait d’aucune donnée concernant les patients pédiatriques âgés de moins de 12 ans; par conséquent, Santé Canada n’a pas autorisé d’indication d’utilisation chez cette population pédiatrique (voir 1.1 Pédiatrie). D’après une analyse pharmacocinétique de population, l’exposition au donidalorsen était d’environ 40 à 45 % plus élevée chez les patients pédiatriques âgés de 12 à moins de 18 ans que chez les adultes (18 à 64 ans). Cette différence n’a pas été jugée cliniquement significative, car l’exposition est restée dans les limites de celles observées chez les adultes et n’a pas nécessité d’ajustement posologique (voir 4.2 Posologie recommandée et ajustement posologique).
Gériatrie : L’exposition au donidalorsen était d’environ 26 à 30 % plus élevée chez les patients âgés
(≥ 65 ans) que chez les adultes (18 à 64 ans). Bien que le nombre de patients âgés inclus dans les études cliniques ait été limité (voir 7.1.4 Personnes âgées), l’analyse pharmacocinétique de population a indiqué que l’âge n’avait aucun effet cliniquement pertinent sur la pharmacocinétique du donidalorsen.
- Sexe : D’après l’analyse pharmacocinétique de population, l’exposition au donidalorsen était environ 49 % plus élevée chez les femmes que chez les hommes. Cette différence n’a pas été jugée cliniquement significative, car l’exposition restait dans les limites de l’exposition observée au sein de la population étudiée.
- Origine ethnique : D’après une analyse pharmacocinétique de population, l’exposition au donidalorsen était inférieure d’environ 11,6 % chez la population de type caucasien par rapport à la population afro-américaine. Cette différence n’a pas été jugée cliniquement significative, car l’exposition restait dans les limites de l’exposition observée chez la population étudiée.
- Obésité : Une analyse pharmacocinétique de population a indiqué que le poids corporel n’avait aucun effet cliniquement pertinent sur la pharmacocinétique du donidalorsen. Par rapport à la fourchette de poids corporel de référence comprise entre 68,5 et 78 kg, l’exposition était d’environ 34,9 % plus élevée chez les personnes pesant entre 37 et < 68,5 kg et d’environ 18,7 % plus faible chez celles pesant entre > 78 et 89,1 kg. Ces différences d’exposition sont restées dans les limites de l’exposition observée et n’ont pas justifié un ajustement de la dose en fonction du poids corporel chez les patients adultes et pédiatriques (âgés de 12 ans et plus).
- Polymorphisme génétique : L'effet du polymorphisme génétique sur la pharmacocinétique du donidalorsen n'a pas été évalué.
- Grossesse et allaitement : voir 7.1.1 Grossesse et 7.1.2 Allaitement.
- Insuffisance hépatique : D’après l’analyse pharmacocinétique de population, l’exposition au donidalorsen était inférieure d’environ 14 % chez les patients présentant une insuffisance hépatique légère (critères du NCI-ODWG) par rapport aux patients ayant une fonction hépatique normale. Cette différence n’a pas été jugée cliniquement significative, car l’exposition est restée dans les limites de l’exposition observée dans la population étudiée. DAWNZERA n’a pas fait l’objet d’études chez des patients présentant une insuffisance hépatique modérée (selon les critères du NCI-ODWG) ou grave (selon les critères du NCI-ODWG) (voir 4.2 Posologie recommandée et ajustement posologique).
- Insuffisance rénale : D’après l’analyse pharmacocinétique de population, l’exposition au donidalorsen était environ 32 % plus élevée chez les patients présentant une insuffisance rénale légère (DFG estimé : 60 à 89 mL/min/1,73 m²) que chez les patients ayant une fonction rénale normale. Cette différence n’a pas été jugée cliniquement pertinente, car l’exposition restait dans la fourchette des valeurs observées au sein de la population étudiée. DAWNZERA n’a pas fait l’objet d’études chez les patients présentant une insuffisance rénale modérée ou grave, ni chez ceux atteints d’une insuffisance rénale en phase terminale (voir 4.2 Posologie recommandée et ajustement posologique).
10.4 Immunogénicité
La détection de la formation d’anticorps dépend fortement de la sensibilité et de la spécificité du test. De plus, l’incidence observée de résultats positifs aux anticorps (y compris les anticorps neutralisants) dans un test peut être influencée par plusieurs facteurs, notamment la méthodologie du test, la manipulation des échantillons, le moment du prélèvement, les médicaments pris simultanément et les maladies sous-jacentes. Pour ces raisons, l’incidence des anticorps dirigés contre le donidalorsen ne peut être comparée directement à celle observée pour d’autres produits.
Dans l'étude OASIS-HAE/CS5, des anticorps anti-médicament (ADA) apparus sous traitement chez des patients adultes et pédiatriques (âgés de 12 ans ou plus) atteints d’AOH ont été détectés chez 20 % (9/45) des patients traités par DAWNZERA à raison de 80 mg toutes les quatre semaines et chez 22 % (5/23) des patients traités par DAWNZERA à raison de 80 mg toutes les huit semaines pendant une période pouvant aller jusqu’à 24 semaines. Dans l’étude d’extension ouverte sur l’innocuité, l’incidence des ADA apparus sous traitement était de 35 % (22/63) chez les patients recevant DAWNZERA à raison de 80 mg toutes les quatre semaines et chez les patients initialement randomisés pour recevoir un placebo dans l’étude OASIS-HAE/CS5 (32 %, 6/19). L'incidence des ADA survenus sous traitement était de 21 % (3/14) chez les patients recevant DAWNZERA à raison de 80 mg toutes les 8 semaines dans le cadre de l'étude OASIS-HAE/CS5 et de la phase de prolongation à ouvert. Aucun lien évident n'a été observé entre les réactions d'hypersensibilité et la présence d'ADA dirigés contre le donidalorsen.
L'apparition d'anticorps anti-médicament (ADA) dirigés contre le donidalorsen ne semble pas avoir eu d'effet indésirable sur la pharmacodynamie, l’innocuité ou la réponse clinique chez aucun patient. Une augmentation de la concentration plasmatique minimale (Ctrough) du donidalorsen a été observée chez les patients ADA-positifs présentant des titres d'anticorps élevés. Toutefois, les effets des ADA sur la pharmacocinétique, la pharmacodynamie, l’innocuité et l'efficacité de DAWNZERA restent incertains en raison de la taille limitée de l'échantillon.
11 Conservation, stabilité et mise au rebut
Conservez l'auto-injecteur DAWNZERA dans son emballage d’origine au réfrigérateur à une température entre 2°C et 8°C.
L'auto-injecteur DAWNZERA peut être conservé dans son emballage d'origine à température ambiante jusqu'à 30°C pendant 6 semaines. S'il n'est pas utilisé au cours des 6 semaines de conservation à température ambiante, jeter DAWNZERA.
Ne pas congeler. Ne pas exposer à la chaleur. Protéger de la lumière.
 Partie 2 : Renseignements scientifiques
12 Renseignements pharmaceutiques
Substance médicamenteuse
Nom générique de la (des) substance(s) médicamenteuse(s) : Donidalorsen sodique
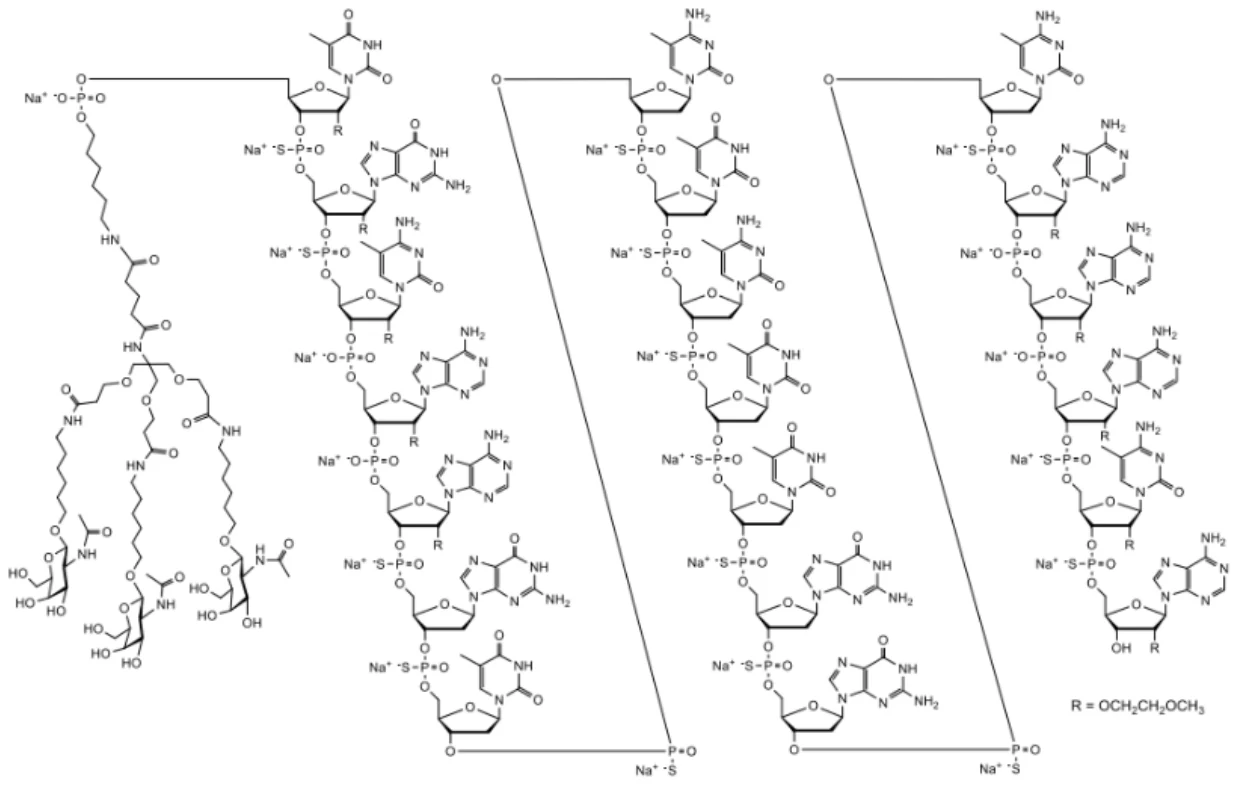
Nom chimique : DNA, d([2′-O-(2-méthoxyéthyle)]m5rU-sp-[2′-O-(2-méthoxyéthyle)]rG-sp-[2′-O-(2-méthoxyéthyle)]m5rC-[2′-O-(2-méthoxyéthyle)]rA-[2′-O-(2-méthoxyéthyle)]rA-sp-G-sp-T-sp-m5C-sp-T-sp-m5C-sp-T-sp-T-sp-G-sp-G-sp-m5C-sp-[2′-O-(2-méthoxyéthyle)]rA-[2′-O-(2-méthoxyéthyle)]rA-[2′-O-(2-méthoxyéthyle)]rA-sp-[2′-O-(2-méthoxyéthyle)]m5rC-sp-[2′-O-(2-méthoxyéthyle)]rA), 5′-[26-[[2-(acétylamino)-2-déoxy-β-D-galactopyranosyle]oxy]-14,14-bis[[3-[[6-[[2-(acétylamino)-2-deoxy-β-D-galactopyranosyle]oxy]hexyl]amino]-3-oxopropoxy]méthyle]-8,12,19-trioxo-16-oxa-7,13,20-triazahexacos-1-yl hydrogène phosphate], sel sodium (1:20).
Formule moléculaire : C296H415N83O151P20S15Na20
Masse moléculaire : 9112.27 daltons
Formule structurelle:
Propriétés physicochimiques : Donidalorsen sodique est un solide blanc à jaune et il est facilement soluble dans l'eau et dans le tampon acétate de sodium aqueux (pH3).
14 Études cliniques
14.1 Études cliniques par indication
Prévention des crises d'angio-œdème héréditaire (AOH)
Tableau 4: Résumé des données démographiques des patients des essais cliniques sur l'AOH
| Étude n° | Conception de l'étude | Posologie, voie | Sujets de l'étude (n) | Âge (fourchette) | Sexe | ||
| d'administration et | |||||||
| durée | |||||||
OASIS- HAE/ CS5 | Étude de phase 3 randomisée, en double aveugle, contrôlée par placebo | Donidalorsen : 80 mg q4sem 80 mg q8sem ou Placebo Injection sous-cutanée Durée du traitement : 24 semaines | 80 mg q4sem : n = 45 80 mg q8sem : n = 23 Placebo :n = 22 | 80 mg q4sem : 39,6 ans (12 à 68 ans) 80 mg q8sem : 34,1 ans (12 à 66 ans) Placebo : 35,4 ans (21 à 59 ans) | Femmes : 48 (53,3 %) Hommes : 42 (46,7 %) | ||
| OASISplus / CS7 | Étude de phase III, multicentrique, ouverte, d’extension | Donidalorsen : 80 mg q4sem 80 mg q8sem Injection sous- cutanée Durée du traitement : 52 semaines Durée prolongée du traitement : 156 semaines prévues | Prolongationa: 83
Sans Prolongationb: 65
| Prolongationa: 80 mg q4sem : 38,4 ans (12 à 68 ans) 80 mg q8sem : 30,2 ans (15 à 47 ans) Sans Prolongationb: 41,6 ans (12 à 69 ans) | Prolongationa: Femmes : 45 (54,2 %) Hommes : 38 (45,8 %) Sans Prolongationb: Femmes : 38 (59,4 %) Hommes : 26 (40,6 %) | ||
Légende : q4sem = toutes les 4 semaines; q8sem = toutes les 8 semaines
a Participants avec prolongation (participants ayant pris part à l’étude OASIS-HAE/CS5)
b Participants sans prolongation (participants n’ayant pas pris part à l’étude OASIS-HAE/CS5 et ayant auparavant suivi un autre traitement prophylactique contre l’HAE) ont reçu du donidalorsen q4sem
L’efficacité et l’innocuité de DAWNZERA (donidalorsen injectable) dans la prévention des crises d’AOH chez les patients adultes et les enfants âgés de 12 ans et plus atteints d’AOH de type I ou de type II ont été évaluées dans le cadre de l’étude OASIS-HAE/CS5. L’étude OASIS-HAE/CS5 a été suivie d’une étude de prolongation en cours, ouverte et non contrôlée (étude OASISplus-HAE/CS7).
L’AOH chez les adultes et les patients pédiatriques (âgés de 12 ans et plus)
L’étude pivot OASIS-HAE/CS5 était une étude de phase III, randomisée, multicentrique, à double insu, contrôlée par placebo et à groupes parallèles, menée chez des patients présentant un diagnostic confirmé d’AOH de type I ou de type II. L’étude a recruté 90 patients, dont 83 adultes et 7 adolescents âgés de 12 ans ou plus (âge moyen : 14 ans), qui avaient présenté au moins deux crises d’AOH confirmées par l’investigateur au cours des huit premières semaines de la période de pré-inclusion et qui avaient reçu au moins une dose de DAWNZERA. L'âge médian (min, max) de la population étudiée était de 35,5 ans (12, 68); 53,3 % des participants étaient des femmes et 91,1 % étaient de race blanche. Trois patients présentaient un poids corporel initial inférieur à 50 kg, dont deux adolescents.
Les patients ont été randomisés pour recevoir DAWNZERA à raison de 80 mg une fois toutes les 4 semaines (n = 45; dont 4 adolescents), DAWNZERA à raison de 80 mg une fois toutes les 8 semaines (n = 23; dont 3 adolescents) ou un placebo correspondant (n = 22; aucun adolescent n’a été randomisé dans le groupe placebo). La randomisation a d’abord été stratifiée selon le schéma posologique (2:1) et, au sein de chaque schéma, les patients ont été randomisés selon un rapport de 3:1 pour recevoir DAWNZERA ou un placebo pendant la période de traitement de 24 semaines. Les groupes sous placebo ont été combinés aux fins des analyses d’efficacité. Les patients devaient cesser tout autre traitement prophylactique à long terme contre l’AOH, à l’exception des androgènes et de l’acide tranexamique, avant leur inclusion dans l’étude; tous les patients étaient autorisés à utiliser des médicaments de secours pour traiter les crises d’AOH qui surviendraient malgré le traitement.
Dans l’ensemble, 93,3 % des patients présentaient un diagnostic d’AOH de type I; 52 % des patients avaient des antécédents de crises laryngées et 17,8 % avaient déjà suivi un traitement prophylactique à long terme. Au cours de la période de pré-inclusion prospective (taux de crises de référence), le taux moyen de crises d’AOH était de 3,33 crises toutes les 4 semaines, et 68,9 % des patients inclus présentaient un taux de crises de référence d’au moins 2 crises toutes les 4 semaines.
Le critère d’évaluation principal de l’efficacité était le taux de crises d’AOH, défini comme le nombre, normalisé en fonction du temps, de crises d’AOH confirmées par l’investigateur par période de quatre semaines, de la semaine 1 à la semaine 25. Les principaux critères d’évaluation secondaires ont été évalués de la semaine 5 à la semaine 25 et comprenaient le taux de crises d’AOH, le taux de crises d’AOH modérées ou graves, ainsi que les crises d’AOH nécessitant un traitement d’urgence.
Comme le montre le Tableau 5, les deux schémas thérapeutiques à base de DAWNZERA ont entraîné des réductions statistiquement significatives du taux de crises d’AOH par rapport au placebo. Pour l’ensemble des critères d’évaluation secondaires clés, DAWNZERA à 80 mg toutes les quatre semaines a montré des améliorations statistiquement significatives par rapport au placebo, tandis que DAWNZERA à 80 mg toutes les huit semaines a montré des améliorations statistiquement significatives ou nominalement statistiquement significatives.
Tableau 5: Résultats des critères d'efficacité primaires et secondaires clés chez les participants atteints d'AOH dans l'étude OASIS-HAE/CS5 – Ensemble d'analyse complet
| Critères d'évaluation Statistiques | Placebo (N=22) | DAWNZERA 80 mg q4sem (N=45) | DAWNZERA 80 mg q8sem (N=23) |
Critère d'évaluation principal Taux de crises d’AOH toutes les 4 semaines, de la semaine 1 à la semaine 25* | |||
| Moyenne MC (IC à 95 %) du taux de crises | 2.26 (1.66, 3.09) | 0.44 (0.27, 0.73) | 1.02 (0.65, 1.59) |
| Réduction en % (IC à 95 %) par rapport au placebo | -- | −81 (−89, −65) | −55 (−74, −22) |
| Valeur p du chi carré de Wald | -- | <0.0012 | 0.0042 |
| Critères d'évaluation secondaires clés | |||
| Taux de crises d'AOH toutes les 4 semaines, de la semaine 5 à la semaine 25 | |||
| Moyenne MC (IC à 95 %) du taux d’attaquea | 2.25 (1.59, 3.18) | 0.30 (0.15, 0.58) | 0.90 (0.53, 1.52) |
| Réduction en % (IC à 95 %) par rapport au groupe placebo combinéb | -- | −87 (−94, −72) | −60 (−79, −25) |
| Valeur p du chi carré de Wald | -- | <0.001† | 0.004† |
| Taux de crises d’AOH modérées ou graves toutes les quatre semaines, de la semaine 5 à la semaine 25 | |||
| Moyenne MC (IC à 95 %) du taux de crises modérées ou gravesa à partir de la deuxième dose (semaine 4)) | 1.15 (0.72, 1.83) | 0.12 (0.04, 0.35) | 0.68 (0.37, 1.23) |
Réduction en % (IC à 95 %) par rapport au placebo à partir de la deuxième dose (semaine 4) | -- | −89 (−97, −66) | −41 (−72, 26) |
| Valeur p du chi carré de Wald | -- | <0.001† | NS |
| Nombre de crises d’AOH par période de 4 semaines nécessitant un traitement d’urgence, de la semaine 5 à la semaine 25 | |||
Moyenne MC (IC à 95 %) des crises d’AOH nécessitant un traitement d’urgence à partir de la deuxième dose (semaine 5) | 1.80 (1.23, 2.62) | 0.15 (0.06, 0.39) | 0.59 (0.31, 1.15) |
Réduction en % (IC à 95 %)b par rapport au placebo combiné à partir de la deuxième dose (semaine 5) | -- | −92 (−97, −77) | −67 (−85, −29) |
| Valeur p du chi carré de Wald | -- | <0.001† | 0.004‡ |
IC= intervalle de confiance ; AOH= angio-œdème héréditaire ; MC= moindres carrés ; N= nombre de patients dans le groupe de traitement spécifique ; NS= non significatif ; q4sem= toutes les 4 semaines ; q8sem= toutes les 8 semaines. *Critère d’évaluation principal de l’efficacité = comparaison du nombre, normalisé en fonction du temps, de crises d’AOH confirmées par l’investigateur toutes les 4 semaines, de la semaine 1 à la semaine 25, entre le groupe DAWNZERA 80 mg toutes les 4 semaines et le groupe placebo.
a Les taux de crises d’AOH ont été analysés à l’aide d’un modèle de régression de Poisson ajusté en fonction du taux de crises initial et du traitement.
b La différence en pourcentage par rapport au placebo a été calculée à partir du rapport de taux estimé. c Une procédure de tests hiérarchiques permet de contrôler le niveau d’alpha global de 5 %. † Signification statistique (valeur p < 0,05).
‡ Signification nominale (valeur p < 0,05).
Une réponse soutenue au DAWNZERA, se traduisant par des baisses moyennes par rapport à la valeur initiale du taux de crises d’AOH, a été observée tout au long de la période de traitement dans les groupes traités par DAWNZERA, comme le montre la Figure 1.
Figure 1 : Moyenne (± SEM) du taux de crises d’AOH confirmées par l’investigateur (par période de 4 semaines) dans l’étude OASIS-HAE/CS5
Parmi les critères d’évaluation secondaires prédéfinis supplémentaires figuraient la proportion de patients ayant répondu au médicament à l’étude et ceux qui n’avaient subi aucune crise. La proportion de patients présentant une réduction de ≥ 50 %, ≥ 70 % et ≥ 90 % par rapport à la valeur initiale entre la semaine 5 et la semaine 25 dans le groupe traité par DAWNZERA était respectivement de 93 %, 82 %, et 62 % respectivement dans le groupe recevant 80 mg toutes les 4 semaines, et de 83 %, 65 % et 48 % respectivement dans le groupe recevant 80 mg toutes les 8 semaines, comparativement à 27 %, 18 % et 9 % respectivement dans le groupe placebo combiné. La proportion de patients n’ayant subi aucune crise (100 %) entre la semaine 5 et la semaine 25 était de 53 % dans le groupe DAWNZERA à 80 mg toutes les 4 semaines, de 35 % dans le groupe à 80 mg toutes les 8 semaines et de 9 % dans le groupe placebo combiné, ce qui correspond à un rapport de cotes d’absence de crise de 11,79 (IC à 95 % : 2,34, 59,36) et de 3,23 (IC à 95 % : 0,46, 22,85), respectivement.
Une amélioration de la qualité de vie a été observée dans les groupes traités par DAWNZERA par rapport au groupe placebo, telle que mesurée par le questionnaire sur la qualité de vie liée à l’angio-œdème héréditaire (AE-QoL) (une différence clinique minimale importante [MCID] ≥ 6 dans le score total de l’AE-QoL est considérée comme cliniquement significative). En ce qui concerne le score total AE-QoL à la semaine 25, la variation moyenne par la méthode des moindres carrés par rapport à la valeur initiale dans le groupe traité par DAWNZERA était de −24,8 et de −19,9 pour les groupes recevant respectivement 80 mg toutes les quatre semaines et 80 mg toutes les huit semaines, contre −6,2 dans le groupe placebo.
Étude de prolongation à long terme 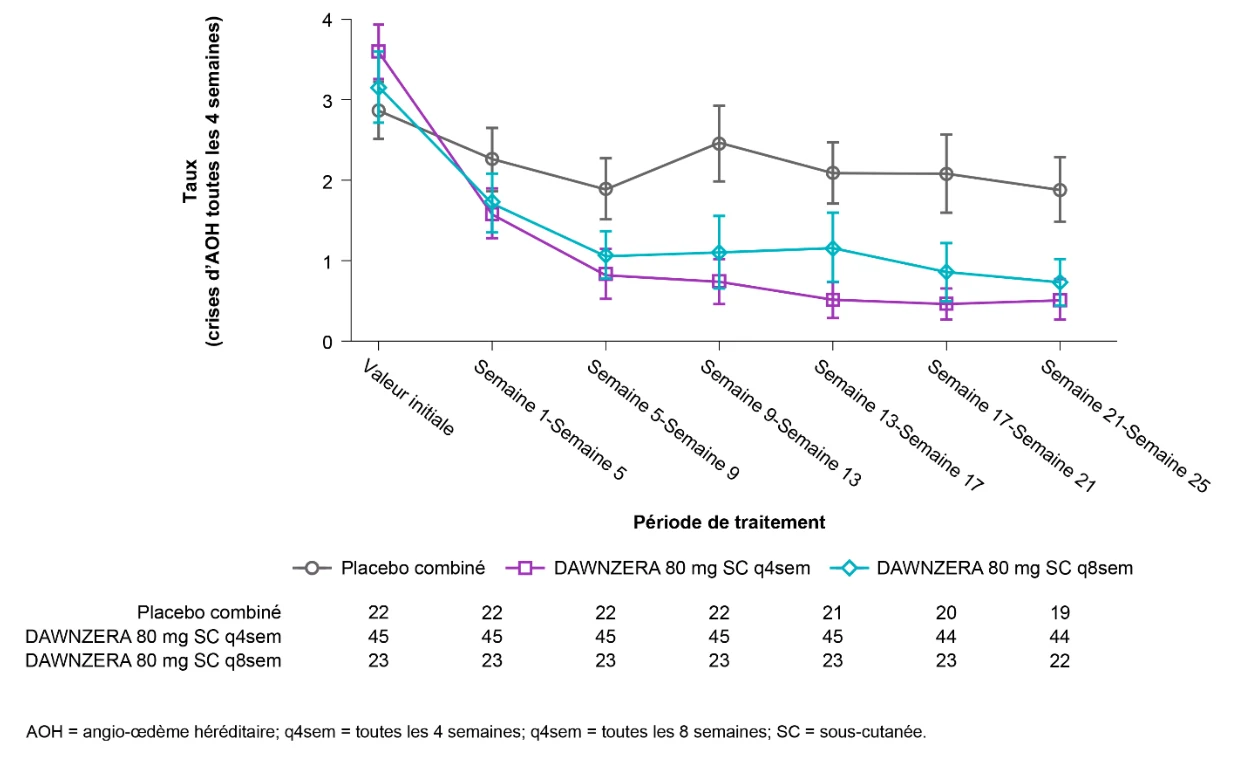
L’étude OASISplus-HAE/CS7 est une étude de prolongation ouverte, actuellement en cours, visant à évaluer l’innocuité et l’efficacité à long terme de DAWNZERA dans la prévention des crises d’AOH. À la date limite de collecte des données, 147 patients (136 adultes et 11 enfants âgés d’au moins 12 ans) atteints d’AOH de type I ou de type II avaient reçu au moins une dose de DAWNZERA, dont 83 patients ayant poursuivi le traitement dans le cadre de l’étude OASIS-HAE/CS5 et 64 patients n’ayant pas poursuivi ce traitement, mais ayant été transférés à partir d’autres traitements prophylactiques contre l’AOH. À l’exception de l’inclusion des patients non transférés, les données démographiques et les caractéristiques initiales étaient comparables à celles de l’étude pivot.
L'étude étant toujours en cours, la base de données sur l'efficacité à long terme reste incomplète. Les résultats préliminaires suggèrent un maintien de l'effet thérapeutique avec un traitement à plus long terme, une réduction de 93 % et de 66 % du taux de crises d'AOH ayant été observée respectivement chez les patients ayant poursuivi le traitement et ceux qui l'ont interrompu.
16 Toxicologie non clinique
Toxicologie générale
Dans le cadre de l’étude de 26 semaines menée chez la souris, le donidalorsen conjugué (pleine longueur) et un ASO de substitution spécifique à la souris ont été injectés par voie sous-cutanée (SC) à des souris CD-1 mâles et femelles à des doses de 1, 4 et 12 mg/kg toutes les deux semaines, et à une dose de 4 mg/kg toutes les deux semaines, respectivement. Le donidalorsen s’est largement réparti dans le foie et les reins, mais aucun effet indésirable n’a été observé au niveau des reins. Des lésions liées au donidalorsen ont été observées au niveau de la peau et du tissu sous-cutané, des sites d’injection, des ganglions lymphatiques et de la rate chez les deux sexes; elles ont complètement disparu après une phase de récupération de 13 semaines. Une hypertrophie hépatocellulaire légère à modérée a été observée, corrélée à une augmentation du poids moyen du foie chez les animaux ayant reçu ≥ 4 mg/kg toutes les deux semaines de donidalorsen (0,5 fois la dose maximale recommandée chez l’humain [MRHD] de 80 mg/mois, calculée en fonction de la surface corporelle [BSA]), ainsi qu’à une légère augmentation des activités des enzymes hépatiques ALT, AST et/ou ALP, qui s’est avérée réversible (à l’exception de l’AST chez les femelles). Lors de l'examen post-traitement, on a encore observé une augmentation du poids du foie chez les deux sexes ayant reçu une dose de 12 mg/kg toutes les deux semaines (soit 1 fois la dose maximale recommandée chez l'humain [MRHD] de 80 mg par mois, calculée en fonction de la surface corporelle [BSA]), en corrélation avec une vacuolisation des hépatocytes. Un adénome hépatocellulaire bénin dépassant la limite supérieure de la fourchette observée chez les témoins historiques a été observé uniquement chez les mâles, à la fin de la période d'administration. La dose sans effet observé (NOAEL) chez la souris était de 4 mg/kg toutes les deux semaines.
Dans l’étude chez le singe, le donidalorsen conjugué a été injecté par voie sous-cutanée à des singes cynomolgus mâles et femelles des principaux groupes toxicologiques (groupes 1 à 5) à des doses de 2, 6, 12 ou 30 mg/kg/semaine pendant 13 semaines et de 2, 6 et 12 mg/kg/semaine pendant 39 semaines. Le donidalorsen est largement distribué dans le foie et les reins par rapport au plasma. Les observations microscopiques hépatiques se sont limitées à une hypertrophie hépatocellulaire minime à légère et à une accumulation de granules basophiles dans les hépatocytes et les cellules de Kupffer. À toutes les doses, on a observé une présence de macrophages (histiocytes tissulaires) proportionnelle à la dose ainsi qu’une accumulation minime à modérée de granules basophiles dans les reins, le foie, les ganglions lymphatiques et les sites d’injection chez les deux sexes, ce qui concorde avec l’absorption des oligonucléotides et les réactions inflammatoires qui y sont associées. Après une phase de récupération de 26 semaines, les effets liés au donidalorsen se sont révélés entièrement réversibles au niveau des reins et du site d’injection (chez la plupart des animaux) ou partiellement réversibles au niveau du foie ou des ganglions lymphatiques. Des augmentations modérées et réversibles de la protéine C-réactive (PCR), compatibles avec une réponse inflammatoire aiguë, ont été observées, pouvant atteindre 7 fois la valeur de référence chez les femmes à des doses ≥ 12 mg/kg/semaine (127 fois la dose maximale recommandée chez l’humain [MRHD] sur la base de l’ASC) et pouvant atteindre 17 fois la valeur de référence chez les mâles à des doses de 6 et 12 mg/kg/semaine (de 7 à 127 fois la MRHD sur la base de l’ASC). Ces variations ont été jugées non indésirables. La dose sans effet observé (NOAEL) chez les singes était de 6 mg/kg/semaine.
Génotoxicité
Le donidalorsen conjugué ne s’est pas révélé génotoxique aux concentrations maximales testées. Le donidalorsen ne s’est pas révélé mutagène, avec ou sans activation métabolique, lors d’un essai in vitro de mutation inverse sur cinq souches bactériennes. Le donidalorsen ne s’est pas révélé clastogène lors d’un essai in vitro d’aberration chromosomique utilisant des cellules pulmonaires de hamster chinois, et il n’a pas induit la formation de micronoyaux lors d’un essai in vivo de micronoyaux dans la moelle osseuse de souris après une administration sous-cutanée allant jusqu’à 2 000 mg/kg.
Cancérogénicité
Le donidalorsen conjugué ne s’est pas révélé cancérigène chez les souris Tg.rasH2 à des doses allant jusqu’à 60 mg/kg toutes les deux semaines (jusqu’à 7 fois la dose maximale recommandée chez l’humain [MRHD] calculée en fonction de la surface corporelle [BSA]) chez les femelles et jusqu’à 20 mg/kg toutes les deux semaines (jusqu’à 2 fois la MRHD calculée en fonction de la BSA) chez les mâles, lors d’une administration sous-cutanée pendant 26 semaines. Des adénomes hépatiques ne sont apparus que chez trois souris mâles, mais leur apparition n’était pas liée à la dose et n’a pas été observée chez les femelles.
Aucune étude à long terme chez l'animal n'a été menée pour évaluer le potentiel cancérigène du donidalorsen.
Toxicité pour la reproduction et le développement
Dans le cadre d’études sur la fertilité et le développement embryo-fœtal chez la souris, du donidalorsen conjugué et du donidalorsen non conjugué ont été injectés respectivement à des souris mâles et à des souris femelles gestantes, à des doses de 1, 4 ou 10 mg/kg/semaine (jusqu’à 4 fois la dose maximale recommandée chez l’humain [MRHD] calculée en fonction de la surface corporelle [BSA]), et à des doses de 10,5, 42 ou 84 mg/kg/semaine (soit jusqu’à 32 fois la dose maximale recommandée chez l’humain, calculée en fonction de la surface corporelle). Dans les deux études, la plupart des effets observés, tant chez les mâles que chez les femelles, concernaient les organes cibles des oligonucléotides (reins, foie, rate) et étaient soit minimes, soit dépourvus de relation dose-réponse. Dans les groupes recevant des doses moyennes et élevées, le donidalorsen a été détecté dans les testicules; le pourcentage de spermatozoïdes anormaux a augmenté de manière dose-dépendante et a dépassé celui des témoins historiques et du groupe témoin recevant le véhicule. Le donidalorsen a également été détecté dans le placenta à des concentrations très faibles par rapport à celles observées dans le foie des parents, mais il n’a pas été détecté dans le tissu hépatique des petits.
Dans le cadre de l’étude sur le développement prénatal et postnatal (PPND) menée chez la souris, du donidalorsen conjugué a été injecté par voie sous-cutanée à des doses de 5, 10 ou 20 mg/kg à des souris femelles F0 gestantes, tous les deux jours du 6e au 18e jour de gestation (JDG), puis une fois par semaine du 1er au 20e jour de lactation (JDL). Le donidalorsen, à des doses pouvant atteindre 12 fois la dose maximale recommandée chez l’humain (MRHD) calculée en fonction de la surface corporelle (BSA), n’a pas entraîné d’effets sur le développement prénatal et postnatal de la progéniture mâle et femelle, ni d’effets notables chez les femelles de la génération F0, à l’exception d’une augmentation des enzymes hépatiques (ALP et ALT) au jour 22 de la gestation. Dans cette étude PPND, les concentrations de donidalorsen dans le lait maternel de souris allaitantes ont augmenté de manière dose-dépendante à des doses ≥ 10 mg/kg/semaine (jusqu’à 4 fois la dose maximale recommandée chez l’humain [MRHD] calculée en fonction de la surface corporelle [BSA]), mais ces concentrations dans le lait étaient inférieures à celles observées dans le foie, où le médicament est largement distribué. Bien que le donidalorsen soit excrété dans le lait maternel, l’exposition systémique au donidalorsen n’a pas été évaluée chez les petits; on s’attend toutefois à ce qu’elle soit faible en raison de l’absorption orale potentiellement faible de cette substance.
Toxicité juvénile
Dans le cadre d’une étude menée chez des souris juvéniles, du donidalorsen conjugué a été injecté par voie sous-cutanée à des souris mâles et femelles à des doses de 1, 4 et 12 mg/kg toutes les deux semaines (jusqu’à 1 fois la dose maximale recommandée chez l’humain [MRHD] calculée en fonction de la surface corporelle [BSA]), à partir du 21e jour postnatal (PND), pendant 13 semaines. Aucun effet lié au traitement n’a été observé sur les paramètres de croissance ou de développement. Parmi les effets non indésirables, on a observé une présence minime de granules basophiles dans le cytoplasme des cellules épithéliales tubulaires à la dose de 12 mg/kg toutes les deux semaines, ainsi que des macrophages vacuolisés dans l'hypoderme et/ou le derme à toutes les doses; ces observations se sont révélées partiellement ou totalement réversibles après une phase de récupération de six semaines.
Toxicologie particulière
Chez des souris transgéniques exprimant le gène humain KLKB1/PKK, le donidalorsen a entraîné une réduction marquée, proportionnelle à la dose et dépendante du temps, des concentrations plasmatiques de la protéine PKK humaine. Dans d’autres études chez la souris, un oligonucléotide antisens de substitution actif chez la souris a été utilisé pour évaluer la pharmacologie liée à la cible; dans l’étude de 26 semaines, l’oligonucléotide a entraîné une réduction significative de l’ARNm de la PKK hépatique chez la souris (environ 77 % par rapport au groupe témoin).
Dans une étude menée chez le singe avec administration répétée, le donidalorsen a entraîné une diminution dose-dépendante de l’ARNm de la PKK hépatique pouvant atteindre 68 % après 13 semaines de traitement, ainsi qu’une réduction dose-dépendante et temps-dépendante de l’activité protéique de la PKK plasmatique à des doses ≥ 2 mg/kg/semaine pendant 13 ou 39 semaines.