


Monographie de produit - Apo-Nebivolol
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et teneur | Ingrédients non médicinaux |
| Orale | Comprimé 2,5 mg, 5 mg, 20 mg | Amidon prégélatinisé, copovidone, crospovidone, laque d’aluminium contenant de l’indigotine, monohydrate de lactose, oxyde de fer jaune (comprimés à 5 mg seulement), oxyde de fer rouge (comprimés à 5 mg seulement) et stéarate de magnésium |
INDICATIONS ET UTILISATION CLINIQUE
APO-NEBIVOLOL (comprimés de nébivolol) est indiqué pour le traitement de l’hypertension essentielle légère ou modérée.
APO-NEBIVOLOL peut être utilisé seul ou en association avec des diurétiques thiazidiques ou des inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA) (voir INTERACTIONS MÉDICAMENTEUSES, POSOLOGIE ET ADMINISTRATION et ESSAIS CLINIQUES).
APO-NEBIVOLOL n’est pas recommandé pour le traitement d’urgence des crises hypertensives.
Personnes âgées (≥ 65 ans) :
Aucun ajustement posologique n’est nécessaire chez les patients âgés. Parmi tous les patients ayant reçu des comprimés de nébivolol dans le cadre des études cliniques, 436 (18 %) étaient âgés de 65 ans et plus. On n’a observé aucune différence entre les patients âgés et jeunes pour ce qui est de l’efficacité et de l’innocuité des comprimés de nébivolol (voir POSOLOGIE ET ADMINISTRATION et ACTION ET PHARMACOLOGIE CLINIQUE, Populations et affections particulières).
Enfants (< 18 ans) :
Comme l’innocuité et l’efficacité des comprimés de nébivolol n’ont pas été établies chez les enfants, APO-NEBIVOLOL n’est pas recommandé chez eux.
CONTRE-INDICATIONS
- Hypersensibilité au médicament ou à l’un des ingrédients du médicament ou des composants du contenant. Une liste complète figure à la rubrique PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT.
- Bradycardie grave (en général < 50 bpm avant l’instauration du traitement)
- Choc cardiogénique
- Insuffisance cardiaque décompensée
- Bloc auriculoventriculaire (AV) du deuxième ou du troisième degré
- Maladie du sinus ou bloc sinoauriculaire
- Insuffisance hépatique grave (score de Child-Pugh > B)
- Troubles circulatoires artériels périphériques graves
- Formes héréditaires rares d’intolérance au galactose, déficit en lactase de Lapp ou malabsorption du glucose-galactose
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Effets sur la capacité de conduire un véhicule ou d’utiliser des machines
Aucune étude n’a été menée pour déterminer si les comprimés de nébivolol altéraient la capacité de conduire ou d’utiliser des machines. Certains effets indésirables découlant d’une baisse de la tension artérielle, comme la sensation de tête légère, les étourdissements ou la syncope, pourraient réduire la capacité du patient à se concentrer et à réagir et, par conséquent, constituer un risque dans les situations où ces capacités sont particulièrement importantes.
Utilisation en concomitance avec un inhibiteur du CYP2D6
L’exposition au nébivolol augmente significativement lorsqu’il y a inhibition du CYP2D6 (voir INTERACTIONS MÉDICAMENTEUSES). Il pourrait être nécessaire de réduire la dose d’APO-NEBIVOLOL.
Appareil cardiovasculaire
Arrêt brusque du traitement
Il ne faut pas arrêter brusquement le traitement par APO-NEBIVOLOL chez les patients atteints de coronaropathie. Des cas d’exacerbation grave de l’angine de poitrine, d’infarctus du myocarde et d’arythmie ventriculaire ont été signalés chez des patients atteints de coronaropathie après l’arrêt brusque du traitement par des β-bloquants. L’infarctus du myocarde et les arythmies ventriculaires peuvent se produire avec ou sans exacerbation antérieure de l’angine de poitrine. Il faut aviser les patients ne présentant pas de coronaropathie manifeste de ne pas interrompre ni arrêter brusquement leur traitement. Comme dans le cas des autres β-bloquants, il faut réduire graduellement la dose sur une période de deux semaines environ, surveiller attentivement le patient et lui conseiller de réduire l’activité physique au minimum lorsqu’on prévoit d’arrêter le traitement par APO-NEBIVOLOL. On doit maintenir la même fréquence d’administration. Dans les situations plus urgentes, il faut réduire graduellement la dose d’APO-NEBIVOLOL sur une période plus courte et surveiller étroitement le patient.
En cas d’aggravation de l’angine de poitrine ou d’apparition d’une insuffisance coronarienne aiguë, réinstaurer rapidement APO-NEBIVOLOL, au moins temporairement.
Diminution de la fréquence cardiaque et prolongation de l’intervalle PR
Comme les autres antagonistes des récepteurs β1-adrénergiques, les comprimés de nébivolol provoquent une diminution de la fréquence cardiaque et une prolongation de l’intervalle PR (voir ACTION ET PHARMACOLOGIE CLINIQUE, Électrocardiographie). Des cas de bradycardie et de bloc auriculoventriculaire associés à l’utilisation de comprimés de nébivolol ont été signalés (voir RÉACTIONS INDÉSIRABLES). Il faut faire preuve de prudence chez les patients présentant un bloc auriculoventriculaire du premier degré, des troubles de la conduction, des antécédents de syncope ou d’arythmie, une angine de poitrine ou une cardiopathie ischémique. L’administration concomitante de médicaments qui entraînent une diminution de la fréquence cardiaque ou une prolongation de l’intervalle PR doit être examinée avec soin afin de déterminer si le bienfait thérapeutique l’emporte sur le risque potentiel (voir INTERACTIONS MÉDICAMENTEUSES).
Bradycardie sinusale
Les comprimés de nébivolol peuvent entraîner une bradycardie sinusale grave en raison de l’activité vagale non compensée résiduelle après l’inhibition des récepteurs β1-adrénergiques. Dans un tel cas, il faut réduire la dose.
Troubles artériels périphériques
Les β-bloquants peuvent aggraver les symptômes des troubles artériels périphériques, principalement à cause de leur effet hypotenseur. Il faut faire preuve de prudence chez les patients qui présentent de tels troubles.
Inhibiteurs calciques non dihydropyridiniques
L’administration concomitante d’inhibiteurs calciques non dihydropyridiniques, comme le vérapamil et le diltiazem, et de β-bloquants nécessite de la prudence puisque des effets additifs sur la contractilité myocardique, la fréquence cardiaque et la conduction AV ont été observés. Une supervision médicale étroite est recommandée (voir INTERACTIONS MÉDICAMENTEUSES).
Système endocrinien et métabolisme
Diabète et hypoglycémie
APO-NEBIVOLOL doit être administré avec prudence chez les patients sujets à des épisodes d’hypoglycémie puisque les β-bloquants peuvent masquer certaines des manifestations de l’hypoglycémie, en particulier la tachycardie.
Les β-bloquants non sélectifs peuvent aggraver l’hypoglycémie provoquée par l’insuline et retarder le rétablissement des concentrations sériques de glucose. Le chlorhydrate de nébivolol est un antagoniste sélectif des récepteurs β1-adrénergiques; toutefois, on ignore s’il exerce de tels effets. Les patients sujets à l’hypoglycémie spontanée et les patients atteints de diabète qui sont traités par insuline ou hypoglycémiants oraux doivent être avisés de ces effets potentiels.
Thyrotoxicose
Chez les patients atteints de thyrotoxicose, les effets délétères possibles de l’utilisation prolongée de comprimés de nébivolol n’ont pas été adéquatement évalués. Les β-bloquants pourraient masquer les signes cliniques de l’hyperthyroïdie, comme la tachycardie, et donner une fausse impression d’amélioration. Par conséquent, il faut surveiller étroitement la fonction thyroïdienne de ces patients. L’arrêt brusque des β-bloquants peut entraîner une exacerbation des symptômes de l’hyperthyroïdie ou précipiter une crise thyréotoxique aiguë.
Phéochromocytome
APO-NEBIVOLOL doit être utilisé avec prudence et uniquement après un traitement préalable par des α-bloquants quand on sait ou croit qu’un patient présente un phéochromocytome.
Foie/voies biliaires/pancréas
Fonction hépatique détériorée
Le métabolisme du nébivolol est réduit chez les patients atteints d’insuffisance hépatique modérée. Les comprimés de nébivolol n’ont pas été étudiés chez les patients atteints d’insuffisance hépatique grave (voir CONTRE-INDICATIONS, POSOLOGIE ET ADMINISTRATION et ACTION PHARMACOLOGIE CLINIQUE, Populations et affections particulières).
Système immunitaire
Risque de réactions anaphylactiques
Pendant le traitement par des β-bloquants, les patients ayant des antécédents de réactions anaphylactiques graves à une variété d’allergènes peuvent présenter des réactions plus prononcées à la suite de contacts répétés avec ces allergènes que ce soit de façon accidentelle, ou dans un contexte diagnostique ou thérapeutique. Il pourrait être plus difficile de traiter une réaction de type allergique chez les patients prenant des β-bloquants puisque ceux-ci pourraient ne pas répondre aux doses d’épinéphrine utilisées habituellement pour traiter les réactions allergiques. Des doses plus élevées d’épinéphrine peuvent être nécessaires pour maîtriser le bronchospasme, mais ces doses peuvent être associées à une stimulation α-adrénergique excessive entraînant une hypertension, une bradycardie réflexe et un bloc cardiaque, ainsi qu’une aggravation possible du bronchospasme.
Considérations périopératoires
Anesthésie et chirurgie lourde
Chez la majorité des patients, il n’est pas recommandé d’arrêter les antagonistes des récepteurs β-adrénergiques avant la chirurgie. Toutefois, la prudence s’impose lorsqu’on administre des anesthésiques qui dépriment la fonction myocardique, comme l’éther, le cyclopropane et le trichloréthylène à des patients traités par APO-NEBIVOLOL (voir INTERACTIONS MÉDICAMENTEUSES). Certains patients recevant des antagonistes des récepteurs β-adrénergiques ont été sujets à une hypotension grave prolongée au cours de l’anesthésie. On a signalé une difficulté à reprendre et à maintenir le rythme cardiaque.
Dans le contexte d’une chirurgie d’urgence, les effets β-bloquants du chlorhydrate de nébivolol peuvent être inversés au moyen d’agonistes des récepteurs β-adrénergiques, comme la dobutamine ou l’isoprotérénol.
Si le traitement β-bloquant est arrêté avant une chirurgie lourde, la diminution de la capacité du cœur à répondre aux stimulus adrénergiques réflexes pourrait accroître les risques de l’anesthésie générale et des procédures chirurgicales.
Appareil rénal
Fonction rénale détériorée
La clairance rénale du nébivolol est réduite chez les patients atteints d’insuffisance rénale grave. Les comprimés de nébivolol n’ont pas été étudiés chez les patients traités par dialyse et ne sont donc pas recommandés chez cette population de patients (voir POSOLOGIE ET ADMINISTRATION et ACTION ET PHARMACOLOGIE CLINIQUE, Populations et affections particulières).
Appareil respiratoire
Affection bronchospasmodique
En général, les patients atteints d’une affection bronchospasmodique ne devraient pas recevoir de β-bloquants. Toutefois, en raison de la sélectivité relative d’APO-NEBIVOLOL pour les récepteurs β1-adrénergiques, on peut l’utiliser avec prudence chez les patients atteints d’une affection bronchospasmodique qui ne répondent pas aux autres traitements antihypertenseurs ou qui ne les tolèrent pas. La sélectivité pour les récepteurs β1-adrénergiques n’étant pas absolue, il y a lieu d’administrer la plus faible dose possible d’APO-NEBIVOLOL, d’avoir un agoniste des récepteurs β2-adrénergiques (bronchodilatateur) à sa disposition et de surveiller de près le patient. Chez les patients qui reçoivent déjà un traitement bronchodilatateur, il pourrait être nécessaire d’en augmenter la dose.
Peau
Syndrome oculo-muco-cutané
On a fait état de diverses éruptions cutanées et d’un xérosis conjonctival pendant l’administration de β-bloquants, y compris le chlorhydrate de nébivolol. Un syndrome grave (syndrome oculo-muco-cutané), dont les signes comprennent conjonctivite sèche, éruptions psoriasiformes, otite et sérosite sclérosante, est survenu pendant l’utilisation prolongée d’un antagoniste des récepteurs β-adrénergiques (practolol). Ce syndrome n’a pas été observé avec le chlorhydrate de nébivolol. Toutefois, les médecins doivent être conscients de la possibilité de telles réactions et arrêter le traitement si elles se produisent.
Populations particulières
Femmes enceintes : Aucune étude sur le nébivolol n’a été menée chez les femmes enceintes. Il ne faut administrer APO-NEBIVOLOL au cours de la grossesse que si le bienfait potentiel pour la mère justifie le risque potentiel pour le fœtus, en tenant compte du fait que des effets toxiques ont été observés chez l’animal.
Données chez l’animal : Chez les rates, les signes de toxicité maternelle comprenaient la mortalité, la ptose et la perte pondérale à une dose ≥ 10 mg/kg (∼ 5 fois la dose maximale recommandée chez l’humain en fonction de la surface corporelle). Les signes de toxicité pour la reproduction comprenaient la gestation légèrement prolongée avec dystocie, la durée accrue de la gestation et la diminution du comportement d’allaitement à des doses ≥ 5 mg/kg (∼ 2,5 fois la dose maximale recommandée chez l’humain en fonction de la surface corporelle). Ces effets étaient associés à une augmentation des morts fœtales et des petits mort-nés, ainsi qu’à une diminution du poids à la naissance, de la taille des portées de nouveau-nés vivants et du taux de survie des petits.
Le nébivolol ou ses métabolites ont traversé la barrière placentaire chez les rates gravides. Lorsque le nébivolol a été administré à des rates gravides, il s’est produit des anomalies congénitales, notamment une fissure des vertèbres thoraciques, des changements dans les sternèbres et une dilatation de l’uretère, à la dose de 40 mg/kg (∼ 20 fois la dose maximale recommandée chez l’humain en fonction de la surface corporelle).
Femmes qui allaitent : On ignore si le médicament est excrété dans le lait humain, mais le nébivolol et ses métabolites ont été retrouvés dans le lait de rates en lactation. En raison du risque de réactions indésirables graves aux β-bloquants chez les nourrissons, en particulier la bradycardie, APO-NEBIVOLOL n’est pas recommandé chez les femmes qui allaitent. Il faut décider soit d’interrompre l’allaitement soit d’arrêter le traitement par APO-NEBIVOLOL en tenant compte de l’importance du médicament pour la mère.
Enfants (< 18 ans) : Comme l’innocuité et l’efficacité des comprimés de nébivolol n’ont pas été établies chez les enfants, leur utilisation n’est pas recommandée chez eux.
RÉACTIONS INDÉSIRABLES
Aperçu des réactions indésirables au médicament
L’innocuité des comprimés de nébivolol a été évaluée chez plus de 7 100 patients atteints d’hypertension, dont environ 5 400 qui ont reçu du chlorhydrate de nébivolol dans le cadre d’essais cliniques. Les patients ont reçu des comprimés de nébivolol pendant une durée maximale de 36 mois, plus de 1 000 patients ayant été traités pendant au moins 6 mois et environ 500 patients ayant reçu le médicament pendant plus d’un an.
Dans les essais contrôlés par placebo sur la monothérapie, les réactions indésirables les plus fréquentes (≥ 2 % des patients) observées avec les comprimés de nébivolol étaient les céphalées (7,1 %), la fatigue (3,6 %), la rhinopharyngite (3,1 %), les étourdissements (2,9 %), la diarrhée (2,5 %) et les infections des voies respiratoires supérieures (2,1 %). Les comprimés de nébivolol étaient bien tolérés, et les réactions indésirables étaient généralement d’intensité légère ou modérée.
Dans les essais contrôlés par placebo sur la monothérapie, on a signalé un arrêt du traitement en raison de réactions indésirables chez 2,6 % des patients recevant des comprimés de nébivolol (47/1 811) et 2,0 % des patients prenant le placebo (4/205). Les réactions indésirables ayant le plus souvent entraîné l’arrêt du traitement chez les patients traités par comprimés de nébivolol étaient les céphalées (0,2 %), les nausées (0,2 %), la bradycardie (0,2 %), l’infarctus du myocarde (0,2 %), l’hypotension orthostatique (0,1 %), la dyspnée (0,1 %) et la douleur thoracique (0,1 %).
Réactions indésirables au médicament au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des réactions indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les réactions indésirables à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux.
Dans le cadre de trois essais cliniques multicentriques, à répartition aléatoire, à double insu, contrôlés par placebo et menés en groupes parallèles sur la monothérapie, 1 811 patients atteints d’hypertension ont reçu pendant 12 semaines des comprimés de nébivolol d’une dose allant de 1,25 mg à 40 mg et 205 patients, un placebo. La durée médiane d’exposition au traitement dans ces trois essais a été de 85 jours.
Tableau 1 : Nombre (%) de patients ayant présenté des effets indésirables (incidence ≥ 1 % dans n’importe quel groupe ayant reçu du chlorhydrate de nébivolol) par terme privilégié – études contrôlées par placebo sur la monothérapie d’une durée de 12 semaines (population regroupée évaluable pour l’innocuité)
| Classe par système et organe/Terme privilégié | Placebo (n = 205) | Chlorhydrate de nébivolol 2,5 mg (n = 131) | Chlorhydrate de nébivolol 5 mg (n = 459) | Chlorhydrate de nébivolol 10 mg (n = 461) | Chlorhydrate de nébivolol 20 mg (n = 460) |
| Affections cardiaques | |||||
| Bradycardie/bradycardie sinusale | 1 (0,5 %) | 0 | 3 (0,7 %) | 3 (0,7 %) | 10 (2,2 %) |
| Palpitations | 0 | 2 (1,5 %) | 2 (0,4 %) | 4 (0,9 %) | 1 (0,2 %) |
| Affections oculaires | |||||
| Vision trouble | 0 | 2 (1,5 %) | 2 (0,4 %) | 3 (0,7 %) | 3 (0,7 %) |
| Affections gastro-intestinales | |||||
| Diarrhée | 4 (2,0 %) | 2 (1,5 %) | 11 (2,4 %) | 9 (2,0 %) | 15 (3,3 %) |
| Nausées | 1 (0,5 %) | 3 (2,3 %) | 3 (0,7 %) | 13 (2,8 %) | 10 (2,2 %) |
| Constipation | 5 (2,4 %) | 1 (0,8 %) | 2 (0,4 %) | 5 (1,1 %) | 3 (0,7 %) |
| Sécheresse de la bouche | 0 | 2 (1,5 %) | 3 (0,7 %) | 3 (0,7 %) | 1 (0,2 %) |
| Dyspepsie | 3 (1,5 %) | 1 (0,8 %) | 5 (1,1 %) | 5 (1,1 %) | 4 (0,9 %) |
| Troubles généraux et anomalies au site d’administration | |||||
| Fatigue | 3 (1,5 %) | 6 (4,6 %) | 10 (2,2 %) | 11 (2,4 %) | 27 (5,9 %) |
| Douleur thoracique | 0 | 2 (1,5 %) | 2 (0,4 %) | 5 (1,1 %) | 8 (1,7 %) |
| Œdème | 0 | 2 (1,5 %) | 0 | 0 | 1 (0,2 %) |
| Œdème périphérique | 1 (0,5 %) | 1 (0,8 %) | 4 (0,9 %) | 6 (1,3 %) | 2 (0,4 %) |
| Douleur | 0 | 0 | 1 (0,2 %) | 1 (0,2 %) | 5 (1,1 %) |
| Infections et infestations | |||||
| Rhinopharyngite | 9 (4,4 %) | 5 (3,8 %) | 17 (3,7 %) | 10 (2,2 %) | 17 (3,7 %) |
| Infection des voies respiratoires supérieures | 5 (2,4 %) | 2 (1,5 %) | 11 (2,4 %) | 6 (1,3 %) | 12 (2,6 %) |
| Infection des voies urinaires | 2 (1,0 %) | 2 (1,5 %) | 9 (2,0 %) | 2 (0,4 %) | 7 (1,5 %) |
| Sinusite | 2 (1,0 %) | 0 | 6 (1,3 %) | 7 (1,5 %) | 5 (1,1 %) |
| Grippe | 1 (0,5 %) | 0 | 6 (1,3 %) | 2 (0,4 %) | 6 (1,3 %) |
| Bronchite | 1 (0,5 %) | 0 | 4 (0,9 %) | 4 (0,9 %) | 5 (1,1 %) |
| Investigations | |||||
| Élévation du taux de protéine C réactive | 1 (0,5 %) | 5 (3,8 %) | 3 (0,7 %) | 4 (0,9 %) | 5 (1,1 %) |
Élévation des taux sanguins de triglycérides | 3 (1,5 %) | 1 (0,8 %) | 1 (0,2 %) | 9 (2,0 %) | 3 (0,7 %) |
| Élévation du taux de lipoprotéines de basse densité | 1 (0,5 %) | 2 (1,5 %) | 2 (0,4 %) | 1 (0,2 %) | 1 (0,2 %) |
| Classe par système et organe/Terme privilégié | Placebo (n = 205) | Chlorhydrate de nébivolol 2,5 mg (n = 131) | Chlorhydrate de nébivolol 5 mg (n = 459) | Chlorhydrate de nébivolol 10 mg (n = 461) | Chlorhydrate de nébivolol 20 mg (n = 460) |
| Affections musculo-squelettiques et du tissu conjonctif | |||||
| Arthralgie | 3 (1,5 %) | 3 (2,3 %) | 6 (1,3 %) | 7 (1,5 %) | 4 (0,9 %) |
| Dorsalgie | 2 (1,0 %) | 1 (0,8 %) | 2 (0,4 %) | 7 (1,5 %) | 9 (2,0 %) |
| Douleur dans les membres | 1 (0,5 %) | 1 (0,8 %) | 5 (1,1 %) | 2 (0,4 %) | 3 (0,7 %) |
| Affections du système nerveux | |||||
| Céphalées | 12 (5,9 %) | 8 (6,1 %) | 41 (8,9 %) | 28 (6,1 %) | 28 (6,1 %) |
| Étourdissements | 4 (2,0 %) | 4 (3,1 %) | 7 (1,5 %) | 12 (2,6 %) | 19 (4,1 %) |
| Syndrome du canal carpien | 0 | 2 (1,5 %) | 0 | 0 | 0 |
| Affections psychiatriques | |||||
| Insomnie | 1 (0,5 %) | 3 (2,3 %) | 3 (0,7 %) | 4 (0,9 %) | 9 (2,0 %) |
| Affections respiratoires, thoraciques et médiastinales | |||||
| Toux | 2 (1,0 %) | 3 (2,3 %) | 5 (1,1 %) | 7 (1,5 %) | 3 (0,7 %) |
| Congestion des sinus | 0 | 3 (2,3 %) | 4 (0,9 %) | 4 (0,9 %) | 1 (0,2 %) |
| Dyspnée | 1 (0,5 %) | 0 | 1 (0,2 %) | 5 (1,1 %) | 7 (1,5 %) |
| Douleur pharyngo-laryngée | 0 | 1 (0,8 %) | 1 (0,2 %) | 3 (0,7 %) | 5 (1,1 %) |
| Affections de la peau et du tissu sous-cutané | |||||
| Éruption cutanée | 0 | 3 (2,3 %) | 0 | 5 (1,1 %) | 4 (0,9 %) |
Réactions indésirables au médicament moins courantes au cours des essais cliniques (< 1 %)
Les réactions indésirables signalées au cours des études contrôlées par placebo dont les taux d’incidence étaient inférieurs à 1 % et dont la fréquence était supérieure à celle observée avec le placebo sont énumérées ci-dessous.
Affections hématologiques et du système lymphatique : anémie, leucopénie, lymphadénopathie Affections cardiaques : infarctus du myocarde; ischémie myocardique; angine de poitrine; bloc auriculoventriculaire du premier degré; insuffisance cardiaque congestive; extrasystoles; tachycardie; arythmie de retrait
Affections de l’oreille et du labyrinthe : surdité; otalgie; altération de l’audition; vertiges Affections oculaires : hémorragie conjonctivale; conjonctivite; douleur oculaire; glaucome; perturbations de la vision
Affections gastro-intestinales : douleur abdominale; flatulences; reflux gastro-œsophagien; lésions de la muqueuse buccale; algie dentaire; vomissements
Troubles généraux et anomalies au site d’administration : affection pseudo-grippale; pyrexie; faiblesse
Affections du système immunitaire : hypersensibilité
Infections et infestations : infection fongique; gastro-entérite; hépatite; infection localisée; infection des voies respiratoires inférieures
Investigations : élévation du taux d’alanine-aminotransférase; élévation du taux d’aspartate- aminotransférase; élévation du taux sanguin de phosphatase alcaline; élévation de la glycémie; élévation du taux sanguin d’acide urique; souffle cardiaque; baisse de l’hématocrite/du taux d’hémoglobine; baisse du taux de lipoprotéines de haute densité; gain pondéral Troubles du métabolisme et de la nutrition : diabète sucré; goutte; hypercholestérolémie; hyperkaliémie; hyperlipidémie
Affections musculo-squelettiques et du tissu conjonctif : arthrite; crampes musculaires; faiblesse musculaire; myalgie
Affections du système nerveux : sensation de brûlure; hémorragie cérébrale; hypoesthésie; troubles de la mémoire; migraines; paresthésie; accident ischémique transitoire Affections psychiatriques : anxiété; diminution de la libido; dépression; cauchemars Affections du rein et des voies urinaires : hématurie; protéinurie; pollakiurie Affections des organes de reproduction et du sein : dysménorrhée; dysfonction érectile; galactorrhée
Affections respiratoires, thoraciques et médiastinales : épistaxis; congestion nasale Affections de la peau et du tissu sous-cutané : œdème de Quincke; contusion; prurit; sudation Affections vasculaires : thrombose veineuse profonde; bouffées vasomotrices; hypotension; claudication intermittente; hypotension orthostatique; phlébite
Résultats hématologiques et biologiques anormaux
Dans les études contrôlées par placebo sur la monothérapie, on a signalé des résultats anormaux cliniquement importants aux épreuves de laboratoire pour les paramètres décrits au Tableau 2.
Tableau 2 : Nombre de patients ayant obtenu des résultats anormaux cliniquement importants aux épreuves de laboratoire après la première dose du traitement dans le cadre des études contrôlées par placebo sur la monothérapie d’une durée de 12 semaines (population regroupée évaluable pour l’innocuité)
| Paramètres (valeurs cliniquement significatives) | Placebo (n = 205) | Nébivolol | |||
| 2,5 mg (n = 131) | 5 mg (n = 459) | 10 mg (n = 461) | 20 mg (n = 460) | ||
| Épreuves biologiques | |||||
| AST (≥ 3 x LSN) | 0 | 0 | 3 (0,7 %) | 2 (0,4 %) | 4 (0,9 %) |
| Azote uréique du sang (≥ 10,7 mmol/L) | 0 | 1 (0,8 %) | 2 (0,4 %) | 3 (0,7 %) | 2 (0,4 %) |
| Acide urique (hommes : ≥ 625 μmol/L; femmes : ≥ 506 μmol/L) | 0 | 0 | 2 (0,4 %) | 0 | 1 (0,2 %) |
| Épreuves hématologiques | |||||
| Éosinophiles (≥ 10 %) | 2 (1,0 %) | 1 (0,8 %) | 8 (1,7 %) | 3 (0,7 %) | 5 (1,1 %) |
| Hématocrite (hommes : ≤ 37 %; femmes : ≤ 32 %) | 3 (1,5 %) | 2 (1,5 %) | 4 (0,9 %) | 5 (1,1 %) | 9 (2,0 %) |
| Hémoglobine (hommes : ≤ 7,1 mmol/L; femmes : ≤ 5,9 mmol/L) | 1 (0,5 %) | 1 (0,8 %) | 2 (0,4 %) | 1 (0,2 %) | 4 (0,9 %) |
| Analyses d’urine | |||||
| Protéines (hausse ≥ 2 unités) | 2 (1,0 %) | 0 | 4 (0,9 %) | 1 (0,2 %) | 5 (1,1 %) |
AST : aspartate-aminotransférase; valeurs normales : AST = 0-42 U/L; azote uréique du sang = 2,5-8,9 mmol/L; acide urique = 149-446 μmol/L; hématocrite = 35-46 %; hémoglobine = 7,4-9,7 mmol/L.
Les paramètres cliniques de laboratoire qui sont passés d’une valeur normale au départ à une valeur anormale pendant la phase de traitement par le nébivolol, à une fréquence supérieure à celle observée avec le placebo, sont décrits ci-dessous.
Triglycérides : Des élévations à des valeurs dépassant la limite supérieure de la normale (2,2 mmol/L), par rapport à des valeurs initiales normales, ont été signalées chez 11,5 %, 14,3 %, 17,0 % et 16,3 % des patients traités par le nébivolol à 2,5 mg, à 5 mg, à 10 mg et à 20 mg, respectivement, comparativement à 10,5 % des patients recevant le placebo.
Cholestérol HDL : Des baisses à des valeurs inférieures à la limite inférieure de la normale (0,9 mmol/L), par rapport à des valeurs initiales normales, ont été signalées chez 1,1 %, 3,0 %, 4,4 % et 4,1 % des patients traités par le nébivolol à 2,5 mg, à 5 mg, à 10 mg et à 20 mg, respectivement, comparativement à 1,3 % des patients recevant le placebo.
Réactions indésirables au médicament signalées depuis la commercialisation
Les autres effets indésirables signalés depuis la commercialisation comprennent : fonction hépatique anormale (y compris élévation des taux d’AST, d’ALT et de bilirubine), œdème pulmonaire aigu, insuffisance rénale aiguë, œdème de Quincke, bloc auriculoventriculaire (du deuxième et du troisième degré), bronchospasme, hépatite, hypersensibilité (y compris urticaire et vascularite allergique), ischémie périphérique/claudication, prurit, psoriasis, phénomène de Raynaud, somnolence, pensées suicidaires, syncope, thrombopénie ainsi qu’éruptions et troubles cutanés divers. Quelques cas d’arrêt cardiaque, dont certains ont été mortels, ont été signalés peu après l’instauration du traitement par le nébivolol; le lien de cause à effet n’a pas été établi.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Le nébivolol est un substrat du CYP2D6. Les inhibiteurs, les inducteurs ou les substrats du CYP2D6 modifient l’exposition au nébivolol. Lorsqu’APO-NEBIVOLOL est administré en concomitance avec un inhibiteur, un inducteur ou un substrat de cette isoenzyme, il peut être nécessaire d’ajuster la dose d’APO-NEBIVOLOL.
Selon les résultats in vitro, il est peu probable que le nébivolol ait un effet inhibiteur cliniquement significatif sur d’autres isoenzymes du cytochrome P450 (à savoir CYP1A2, CYP2A6, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2E1, CYP3A4/5 et CYP4A9/11) (voir PHARMACOLOGIE DÉTAILLÉE).
Comme les autres antagonistes des récepteurs β1-adrénergiques, le chlorhydrate de nébivolol provoque une diminution de la fréquence cardiaque et une prolongation de l’intervalle PR (voir MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire et ACTION ET PHARMACOLOGIE CLINIQUE, Électrocardiographie). L’administration d’APO-NEBIVOLOL en concomitance avec d’autres médicaments qui ralentissent la fréquence cardiaque ou qui prolongent l’intervalle PR, y compris, sans toutefois s’y limiter, les antiarythmiques, les inhibiteurs calciques non dihydropyridiniques, les glucosides digitaliques, les agonistes des récepteurs α2-adrénergiques, les inhibiteurs de la cholinestérase, les modulateurs des récepteurs de la sphingosine-1-phosphate (p. ex. fingolimod) et certains inhibiteurs de la protéase du VIH, doit être examinée avec soin afin de déterminer si le bienfait thérapeutique l’emporte sur le risque potentiel.
Interactions médicament-médicament
Tableau 3 : Interactions médicament-médicament établies ou possibles
| Dénomination commune | Référence | Effet | Commentaires cliniques |
Agonistes des récepteurs α2-adrénergiques (p. ex. clonidine, guanéthidine) | T | L’action β-bloquante additive du chlorhydrate de nébivolol peut réduire l’activité sympathique de façon excessive. | Surveiller de près les patients recevant en concomitance un agoniste des récepteurs α2-adrénergiques. Chez les patients qui reçoivent le chlorhydrate de nébivolol et la clonidine, arrêter APO-NEBIVOLOL pendant plusieurs jours avant de réduire graduellement la dose de clonidine. |
Inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA) | EC | Aucune interaction pharmacocinétique n’a été observée lorsque le nébivolol était administré en concomitance avec du ramipril. Le risque de bradycardie/bradycardie sinusale était légèrement plus élevé lorsque le nébivolol était administré en concomitance avec le lisinopril que lorsqu’il était administré en monothérapie. Les taux de cholestérol total et de cholestérol à lipoprotéines de basse densité (C-LDL) sont passés de normaux à élevés chez un plus grand nombre de patients recevant l’association nébivolol et lisinopril, comparativement aux patients recevant l’un ou l’autre médicament en monothérapie. | Faire preuve de prudence lorsque APO-NEBIVOLOL est administré en concomitance avec des IECA. |
| Anesthésiques (p. ex. éther, cyclopropane et trichloréthylène) | T | L’administration concomitante avec des anesthésiques qui dépriment la fonction myocardique peut exacerber une dépression myocardique. | Surveiller de près l’ECG et la tension artérielle des patients lorsque APO-NEBIVOLOL est administré en concomitance avec des anesthésiques. |
Antiarythmiques (p. ex. amiodarone, disopyramide, flécaïnide) | C, T | APO-NEBIVOLOL peut exacerber les effets des dépresseurs myocardiques ou des inhibiteurs de la conduction auriculoventriculaire. | Surveiller de près les patients lorsque APO-NEBIVOLOL est administré en concomitance avec des antiarythmiques. Une modification de la dose pourrait être nécessaire. |
| Antidiabétiques (p. ex. insuline et hypoglycémiants oraux) | C, T | Les β-bloquants peuvent masquer certaines des manifestations de l’hypoglycémie, en particulier la tachycardie. | Faire preuve de prudence lorsque APO-NEBIVOLOL est administré en concomitance à des patients sujets à des épisodes d’hypoglycémie. |
| Dénomination commune | Référence | Effet | Commentaires cliniques |
Inhibiteurs calciques (en particulier le vérapamil et le diltiazem, etc.) | C*, T | APO-NEBIVOLOL peut exacerber les effets des dépresseurs myocardiques ou des inhibiteurs de la conduction auriculoventriculaire. Des cas d’effets graves (p. ex. bradycardie, syncope, nécessitant l’hospitalisation) chez des patients traités par le nébivolol et le vérapamil ou le diltiazem ont été signalés. | Surveiller de près les patients lorsque APO-NEBIVOLOL est administré en concomitance avec des inhibiteurs calciques non dihydropyridiniques. |
| Inducteurs du CYP2D6 (p. ex. dexaméthasone, rifampine) | T | Les inducteurs du CYP2D6 peuvent réduire l’exposition au nébivolol. | Il pourrait être nécessaire de modifier la dose d’APO-NEBIVOLOL. |
Inhibiteurs du CYP2D6 (p. ex. fluoxétine, quinidine, paroxétine, propafénone et cimétidine) et substrats du CYP2D6 (p. ex. thioridazine, venlafaxine) | EC, C | Les inhibiteurs et les substrats du CYP2D6 augmentent l’exposition au nébivolol. La fluoxétine, un inhibiteur du CYP2D6, administrée à raison de 20 mg/jour pendant 21 jours avant une dose unique de 10 mg d’APO-NEBIVOLOL à 10 adultes en santé a multiplié par 8 l’ASC et par 3 la Cmax du d-nébivolol. | Faire preuve de prudence lorsque APO-NEBIVOLOL est administré en concomitance avec des inhibiteurs/substrats du CYP2D6. Il pourrait être nécessaire de réduire la dose d’APO-NEBIVOLOL. |
| Digoxine | T, C* | L’administration d’APO- NEBIVOLOL en concomitance avec la digoxine peut exacerber le ralentissement de la conduction auriculoventriculaire et de la fréquence cardiaque. Des cas de bradycardie ont été signalés lors de l’administration concomitante. | Surveiller de près les patients lorsque APO-NEBIVOLOL est administré en concomitance avec la digoxine. |
Diurétiques : hydrochlorothiazide, furosémide, spironolactone | EC, C* | Aucune interaction pharmacocinétique n’a été observée chez les adultes en santé entre le chlorhydrate de nébivolol (10 mg/jour pendant 10 jours) et le furosémide (dose unique de 40 mg), l’hydrochlorothiazide (25 mg 1 f.p.j. pendant 10 jours) ou la spironolactone (25 mg 1 f.p.j. pendant 10 jours). Des cas de bradycardie, d’hypotension et de perte de conscience ont été signalés lors de l’utilisation concomitante. | Faire preuve de prudence lorsque APO-NEBIVOLOL est administré en concomitance avec des diurétiques. |
| Dénomination commune | Référence | Effet | Commentaires cliniques |
| Fingolimod | EC | Bradycardie | L’administration concomitante de fingolimod et de bêtabloquants peut potentialiser les effets bradycardiques et n’est pas recommandée. Si l’administration concomitante est jugée nécessaire, une surveillance appropriée à l’instauration du traitement, c.-à-d. au moins jusqu’au lendemain, est recommandée. |
| Antagonistes des récepteurs H2 de l’histamine | EC | La pharmacocinétique du chlorhydrate de nébivolol (dose unique de 5 mg) n’a pas été modifiée par l’administration concomitante de ranitidine (150 mg 2 f.p.j.). La cimétidine (400 mg 2 f.p.j.) provoque une augmentation de 23 % des concentrations plasmatiques du d-nébivolol. | Aucune action précise n’est requise. |
| Sildénafil | EC | L’administration concomitante de nébivolol et de sildénafil a diminué de 21 % et de 23 % l’ASC et la Cmax du sildénafil, respectivement. L’effet sur la Cmax et l’ASC du d-nébivolol était faible également (< 20 %). Étant donné que les deux agents modulent la voie du monoxyde d’azote, les signes vitaux ont été mesurés. | Faire preuve de prudence lorsque APO-NEBIVOLOL est administré en concomitance avec le sildénafil. Lorsque le sildénafil et le nébivolol étaient administrés en concomitance, les effets sur le pouls et sur la tension artérielle correspondaient environ à la somme des effets de chacun des agents. |
| Valsartan | EC | L’administration concomitante de comprimés de nébivolol (20 mg 1 f.p.j.) et de valsartan (320 mg 1 f.p.j.) chez 30 volontaires adultes en santé a entraîné une réduction de 47 % et de 19 % de la Cmax et de l’ASC du d-nébivolol, respectivement. |
C = étude de cas, EC = essai clinique, I = in vitro, T = théorique, C* = rapport de cas tiré de données de RMJP (rapports de mises à jour périodiques sur l’innocuité)
Aucune interaction pharmacocinétique n’a été observée lorsque le nébivolol était administré en concomitance avec du charbon activé, de l’alcool, la digoxine, le losartan et la warfarine chez des volontaires adultes en santé.
De plus, le nébivolol n’a aucun effet significatif sur l’activité anticoagulante de la warfarine (temps de Quick et RIN).
Interactions médicament-aliment
Les aliments ne modifient pas significativement la pharmacocinétique du nébivolol. APO-NEBIVOLOL peut être pris avec ou sans aliments.
Interactions médicament-herbe médicinale
On n’a pas déterminé si le médicament avait des interactions avec les produits à base d’herbes médicinales.
Effets du médicament sur les épreuves de laboratoire
On n’a pas déterminé si le médicament influait sur les épreuves de laboratoire.
POSOLOGIE ET ADMINISTRATION
Dose recommandée et réglage de la posologie
Dans le traitement de l’hypertension essentielle légère ou modérée, la dose d’APO-NEBIVOLOL
(comprimés de nébivolol) doit être déterminée en fonction des besoins du patient.
Chez la plupart des patients, la dose initiale recommandée est de 5 mg une fois par jour, avec ou sans aliments. Dans le cas des patients chez qui la tension artérielle doit être réduite davantage, on peut augmenter la dose toutes les deux semaines jusqu’à 20 mg une fois par jour.
Il a été démontré que la dose uniquotidienne d’APO-NEBIVOLOL procure une efficacité soutenue pendant 24 heures. Il est peu probable qu’une prise plus fréquente soit bénéfique.
Administration concomitante d’IECA
Lors de l’administration concomitante d’APO-NEBIVOLOL et d’un IECA, il faut utiliser au départ la plus petite dose possible de l’IECA et, au besoin, augmenter la dose toutes les 2 semaines jusqu’à la dose maximale recommandée (voir INTERACTIONS MÉDICAMENTEUSES).
Insuffisance rénale
Chez les patients atteints d’insuffisance rénale grave (Clcr inférieure à 30 mL/min), la dose initiale recommandée est de 2,5 mg une fois par jour; augmenter lentement la dose, au besoin. Les comprimés de nébivolol n’ont pas été étudiés chez les patients traités par dialyse et ne sont donc pas recommandés chez cette population de patients (voir MISES EN GARDE ET PRÉCAUTIONS et ACTION ET PHARMACOLOGIE CLINIQUE, Populations et affections particulières).
Insuffisance hépatique
Chez les patients atteints d’insuffisance hépatique modérée, la dose initiale recommandée est de 2,5 mg une fois par jour; augmenter la dose lentement, au besoin. Les comprimés de nébivolol n’ont pas été étudiés chez les patients atteints d’insuffisance hépatique grave et sont donc contre-indiqués chez cette population de patients (voir CONTRE-INDICATIONS et ACTION PHARMACOLOGIE CLINIQUE, Populations et affections particulières).
Patients âgés
En général, aucune modification de la dose n’est requise chez les patients âgés.
Polymorphisme du CYP2D6
Aucune modification de la dose n’est requise chez les patients qui sont des métaboliseurs lents du CYP2D6. L’effet clinique et le profil d’innocuité observés chez les métaboliseurs lents étaient semblables à ceux observés chez les métaboliseurs rapides (voir ACTION ET PHARMACOLOGIE CLINIQUE, Populations et affections particulières).
Dose oubliée
Si un patient oublie une dose, il doit attendre jusqu’à la prochaine dose prévue. Il ne faut pas doubler la dose. APO-NEBIVOLOL doit être pris une fois toutes les 24 heures environ.
SURDOSAGE
Pour la prise en charge des cas de surdosage présumé, communiquer avec le centre antipoison régional.
Symptômes
Des cas de surdosage de comprimés de nébivolol ont été signalés au cours des essais cliniques et depuis la commercialisation à l’échelle mondiale. Les signes et symptômes les plus courants associés à un surdosage de comprimés de nébivolol sont la bradycardie et l’hypotension. Les autres réactions indésirables importantes signalées à la suite d’un surdosage de comprimés de nébivolol comprennent l’insuffisance cardiaque, les étourdissements, l’hypoglycémie, la fatigue et les vomissements. Les autres réactions indésirables associées à un surdosage d’un β-bloquant comprennent le bronchospasme et le bloc cardiaque.
L’ingestion la plus importante connue de comprimés de nébivolol dans le monde est survenue chez un patient qui a pris jusqu’à 500 mg de chlorhydrate de nébivolol et plusieurs comprimés d’acide acétylsalicylique à 100 mg lors d’une tentative de suicide. Le patient a présenté une hyperhidrose, une pâleur, une diminution du niveau de conscience, une hypokinésie, une hypotension, une bradycardie sinusale, une hypoglycémie, une hypokaliémie, une insuffisance respiratoire et des vomissements. Le patient s’est rétabli.
Traitement
Comme le nébivolol se lie fortement aux protéines plasmatiques, on ne s’attend pas à ce que l’hémodialyse augmente sa clairance. L’administration de charbon activé n’est pas recommandée puisqu’il n’a pas d’effet sur la pharmacocinétique du chlorhydrate de nébivolol.
En cas de surdosage, appliquer des mesures d’appoint générales et instaurer un traitement symptomatique. En fonction des actions pharmacologiques prévues et des recommandations relatives aux autres β-bloquants, envisager les mesures générales suivantes, y compris l’arrêt d’APO-NEBIVOLOL, lorsque la situation clinique le justifie :
Bradycardie : administrer de l’atropine par voie intraveineuse. Si la réponse est inadéquate, on peut administrer avec prudence de l’isoprotérénol ou un autre agent ayant des propriétés chronotropes positives. Dans certaines circonstances, l’implantation transthoracique ou transveineuse d’un stimulateur cardiaque peut être nécessaire.
Hypotension : administrer des vasopresseurs et des liquides par voie intraveineuse. L’administration de glucagon par voie intraveineuse peut être utile.
Bloc cardiaque (du deuxième ou du troisième degré) : surveiller et traiter au moyen d’une perfusion d’isoprotérénol. Dans certaines circonstances, l’implantation transthoracique ou transveineuse d’un stimulateur cardiaque peut être nécessaire.
Insuffisance cardiaque congestive : instaurer un traitement par un glucoside digitalique et des diurétiques. Dans certains cas, envisager l’administration d’agents inotropes et de vasodilatateurs.
Bronchospasme : administrer un traitement bronchodilatateur, comme un agoniste des récepteurs β2-adrénergiques à courte durée d’action en inhalation et/ou de l’aminophylline.
Hypoglycémie : administrer du glucose par voie intraveineuse. Des doses répétées de glucose par voie intraveineuse ou possiblement de glucagon, peuvent être nécessaires.
Les mesures d’appoint doivent être maintenues jusqu’à l’atteinte d’un état clinique stable.
ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le chlorhydrate de nébivolol est un antagoniste cardiosélectif des récepteurs β-adrénergiques qui a une activité vasodilatatrice. Le mode d’action exact de l’effet antihypertenseur n’a pas encore été établi de manière définitive. La capacité des antagonistes des récepteurs β-adrénergiques à réduire la tension artérielle semble être liée à la diminution de la fréquence cardiaque, de la contractilité myocardique et de l’activité sympathique ainsi qu’à la suppression de l’activité de la rénine. Le nébivolol a aussi des propriétés vasodilatatrices, vraisemblablement en raison de sa capacité à accroître la libération de monoxyde d’azote par les cellules endothéliales humaines, ce qui pourrait réduire la résistance vasculaire périphérique. Toutefois, la contribution relative de ces propriétés vasodilatatrices à l’effet hypotenseur global du nébivolol n’a pas été démontrée.
Le nébivolol n’a pas d’affinité marquée pour les récepteurs α-adrénergiques. Le nébivolol ne semble pas avoir d’activité sympathomimétique intrinsèque au niveau des récepteurs β1-adrénergiques.
Pharmacodynamie
Le nébivolol cible de manière préférentielle les récepteurs β1-adrénergiques, avec une affinité 320 fois plus élevée pour les récepteurs β1-adrénergiques cardiaques humains que pour les récepteurs β2-adrénergiques. Chez les métaboliseurs rapides (la majorité de la population) et à des doses égales ou inférieures à 20 mg, le nébivolol cible de manière préférentielle les récepteurs β1-adrénergiques. À des doses pertinentes sur le plan clinique chez les métaboliseurs rapides, le nébivolol ne devrait pas bloquer significativement les récepteurs α1-adrénergiques, comme on l’a déterminé dans le cadre d’une étude clinique sur la dose de 5 mg et déduit de la Cmax du nébivolol (32 nM à la dose de 20 mg), par rapport à son affinité de liaison pour les récepteurs α1-adrénergiques (Ki de 330 nM). Chez les métaboliseurs lents et à des doses plus élevées, le nébivolol inhibe à la fois les récepteurs β1 et les récepteurs β2-adrénergiques. Plusieurs métabolites du nébivolol ayant une affinité de liaison pour les récepteurs β1-adrénergiques ont été identifiés après l’administration orale du nébivolol. La Ki pour les métabolites actifs se situe entre 0,7 nM et 19,8 nM, comparativement à une Ki de 0,7 nM pour le nébivolol, ce qui semble indiquer que ces métabolites pourraient contribuer à l’activité inhibitrice sur les récepteurs β-adrénergiques.
Le nébivolol est un conglomérat racémique de d-nébivolol et de l-nébivolol. L’exposition au l-nébivolol est supérieure à l’exposition au d-nébivolol, mais le l-nébivolol contribue peu à l’activité inhibitrice du médicament sur les récepteurs β1-adrénergique puisque l’affinité du d-nébivolol pour les récepteurs β-adrénergiques est > 1 000 fois supérieure à celle du l-nébivolol (voir PHARMACOLOGIE DÉTAILLÉE).
Électrocardiographie : Une étude ouverte, à répartition aléatoire, contrôlée par placebo et par médicament actif (aténolol et moxifloxacine) et en groupes parallèles a été menée pour évaluer l’effet des comprimés de nébivolol sur les intervalles électrocardiographiques chez des sujets en santé (N = 67-71/groupe). Les comprimés de nébivolol ont été administrés à une dose thérapeutique de 20 mg 1 f.p.j. les jours 1 à 3 et à une dose suprathérapeutique de 40 mg 1 f.p.j. les jours 4 à 7. Des évaluations électrocardiographiques ont été réalisées aux jours 1, 4 et 7. Les comprimés de nébivolol ont réduit la fréquence cardiaque et augmenté l’intervalle PR, comme le montre le Tableau 4.
Tableau 4 : Variations moyennes maximales ajustées en fonction du placebo entre le début du traitement et les jours 1, 4 et 7 du traitement par comprimés de nébivolol
| Fréquence cardiaque (bpm) | Intervalle PR (ms) | |||
| Moyenne (IC à 90 %) | Temps (h) | Moyenne (IC à 90 %) | Temps (h) | |
| Jour 1 | -14,2 (-18,0 à -10,3) | 6 | 13,0 (9,0 à 17,0) | 2,5 |
| Jour 4 | -19,4 (-23,1 à -15,7) | 4 | 13,8 (9,3 à 18,3) | 2,5 |
| Jour 7 | -20,8 (-24,2 à -17,4) | 23,5 | 11,4 (7,2 à 15,5) | 4,0 |
Des effets semblables sur la fréquence cardiaque et sur l’intervalle PR ont été observés avec le comparateur actif aténolol, administré à raison de 100 mg 1 f.p.j. les jours 1 à 3 et de 200 mg 1 f.p.j. les jours 4 à 7.
Il n’a pas été démontré que les comprimés de nébivolol avaient un effet lié au traitement sur l’intervalle QT corrigé selon la formule de Fridericia (Q-TcF = QT/RR0,33) dans cette étude.
Pharmacocinétique
Tableau 5 : Résumé des paramètres pharmacocinétiques du d,l-nébivolol après l’administration répétée par voie orale d’une dose de 10 mg pendant 14 jours
| Paramètre | Métaboliseurs rapides | Métaboliseurs lents |
| ASC (ng•h /mL) | 19,7 | 663 |
| Cmax (ng/mL) | 3,5 | 32 |
| Tmax (h) | 1,2 | 3,7 |
| T1/2 (h) | 12,7 | 56 |
| Cl/F (L/h) | 657 | 16 |
Absorption : APO-NEBIVOLOL est un comprimé à libération immédiate. La biodisponibilité absolue n’a pas été déterminée. L’état d’équilibre pharmacocinétique est atteint en 3 et 5 jours chez les métaboliseurs rapides et lents du CYP2D6, respectivement.
Les aliments ne modifient pas significativement la pharmacocinétique du nébivolol. Lorsque le nébivolol est pris avec des aliments, les glucuronides sont légèrement réduits. APO-NEBIVOLOL peut être pris avec ou sans aliments.
Distribution : Dans le plasma humain, environ 98 % du nébivolol se lie aux protéines (principalement à l’albumine), indépendamment de la concentration de nébivolol, et le médicament diffuse bien dans les tissus, y compris le cerveau.
Métabolisme : Le nébivolol est principalement (75 %) métabolisé par l’isoenzyme 2D6 du cytochrome P450 par glucuronidation directe et, dans une moindre mesure, par N-désalkylation et oxydation du composé mère. Ses métabolites stéréospécifiques contribuent à l’activité pharmacologique. Le nébivolol est aussi métabolisé dans une moindre mesure par le CYP3A4/5 (16-20 %). Le d-nébivolol a une demi-vie effective d’environ 13 heures chez les métaboliseurs rapides du CYP2D6 (la plupart des gens) et de 22 heures chez les métaboliseurs lents, et l’exposition au d-nébivolol est considérablement accrue chez ces derniers. Ce phénomène pourrait avoir moins d’importance que d’habitude toutefois, puisque les métabolites, y compris le métabolite hydroxylé et les glucuronides (les principaux métabolites circulants), contribuent partiellement à l’activité inhibitrice du nébivolol sur les récepteurs β-adrénergiques.
Élimination : Après l’administration orale d’une dose unique de 14C-nébivolol, 37 % de la dose a été retrouvée dans l’urine et 42 % dans les selles chez les métaboliseurs rapides et 57 % dans l’urine et 8 % dans les selles chez les métaboliseurs lents. Essentiellement, tout le nébivolol était éliminé sous forme de métabolites oxydatifs multiples ou de leurs glucuroconjugués correspondants.
Populations et affections particulières
Enfants : La pharmacocinétique du nébivolol chez les patients âgés de moins de 18 ans n’a pas été étudiée.
Personnes âgées : D’après une analyse pharmacocinétique de population, la pharmacocinétique du nébivolol ne diffère pas entre les patients âgés (≥ 65 ans) et jeunes.
Sexe : D’après une analyse pharmacocinétique de population, la pharmacocinétique du nébivolol ne diffère pas entre les hommes et les femmes.
Race : D’après une analyse pharmacocinétique de population, la pharmacocinétique du nébivolol et de ses métabolites glucuronidés ne diffère pas entre les races.
Insuffisance hépatique : La concentration plasmatique maximale du d-nébivolol et l’exposition (ASC) ont augmenté par un facteur de 3,5, et la clairance apparente a diminué de 90 % chez les patients atteints d’insuffisance hépatique modérée (score B de Child-Pugh). Aucune étude n’a été réalisée chez les patients atteints d’insuffisance hépatique grave, et le nébivolol est contre-indiqué chez ces patients.
Insuffisance rénale : L’exposition (ASC) au d-nébivolol a augmenté par un facteur d’environ 2 et 5 chez les patients atteints d’insuffisance rénale modérée et grave, respectivement. La clairance apparente du d-nébivolol n’était pas modifiée après l’administration d’une dose unique de 5 mg de comprimés de nébivolol chez les patients atteints d’insuffisance rénale légère (Clcr de 50 à 80 mL/min, n = 7), tandis qu’elle était réduite de 48 % chez les patients atteints d’insuffisance rénale modérée (Clcr de 30 à 50 mL/min, n = 9) et de 66 % chez les patients atteints d’insuffisance rénale grave (Clcr < 30 mL/min, n = 5). Aucune étude n’a été réalisée chez les patients traités par dialyse.
Polymorphisme génétique : Un faible pourcentage de la population générale (environ 7 % des personnes de race blanche, 2 % des personnes d’origine afro-américaine et 2 % des personnes d’origine asiatique) présente un déficit de l’activité du CYP2D6, et ces personnes sont considérées comme des métaboliseurs lents des médicaments métabolisés par le CYP2D6. Le nébivolol est principalement métabolisé dans le foie (jusqu’à 77 % chez les animaux et 75 % chez l’humain) par le CYP2D6 et est soumis à ce polymorphisme génétique.
On a observé que les concentrations plasmatiques de nébivolol étaient nettement plus élevées et le nombre de métabolites oxydatifs moindres chez les métaboliseurs lents du CYP2D6 que chez les personnes dont l’activité du CYP2D6 était normale, mais que la capacité de glucuronidation était maintenue.
RANGEMENT ET STABILITÉ
Conserver entre 15 °C et 30 °C.
DIRECTIVES DE MANIEMENT PARTICULIÈRES
Aucune manipulation spéciale n’est requise.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
APO-NEBIVOLOL (comprimés de nébivolol) est offert sous forme de comprimés pour administration orale contenant du chlorhydrate de nébivolol équivalant à 2,5, à 5 et à 20 mg de nébivolol, en bouteilles de 100 comprimés.
APO-NEBIVOLOL contient les ingrédients inactifs suivants : amidon prégélatinisé, copovidone, crospovidone, laque d’aluminium contenant de l’indigotine, monohydrate de lactose, oxyde de fer jaune (comprimés à 5 mg seulement), oxyde de fer rouge (comprimés à 5 mg seulement) et stéarate de magnésium.
Les comprimés APO-NEBIVOLOL à 2,5 mg sont triangulaires, biconvexes, de couleur bleu clair et portent l’inscription « APO » d’un côté et « N2.5 » de l’autre.
Les comprimés APO-NEBIVOLOL à 5 mg sont triangulaires, biconvexes, de couleur beige et portent l’inscription « APO » d’un côté et « N5 » de l’autre.
Les comprimés APO-NEBIVOLOL à 20 mg sont triangulaires, biconvexes, de couleur bleu clair et portent l’inscription « APO » d’un côté et « N20 » de l’autre.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Chlorhydrate de nébivolol
Nom chimique : i. Chlorhydrate de (αR,α’R,2R,2’S)-rel-α,α’-[iminobis(méthylène)]bis[6-fluoro-3,4-dihydro-2H-1-benzopyrane-2-méthanol]
ii. Chlorhydrate de α, α’-[iminodi(méthylène)]bis[6-fluoro-2 chromanméthanol]
Formule moléculaire et masse moléculaire : C22H25F2NO4•HCl; 441,90 g/mol
Formule développée : 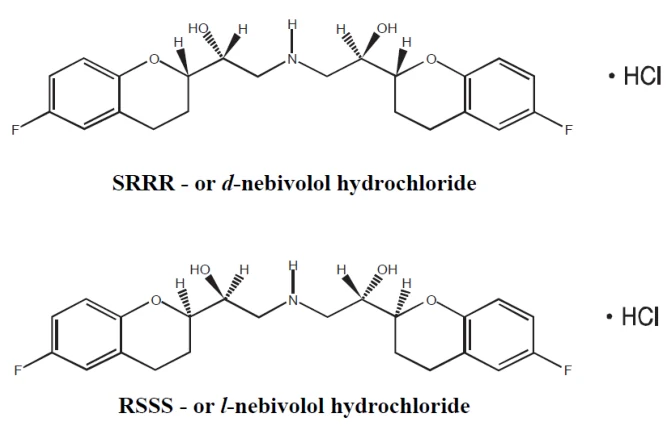
Propriétés physicochimiques :
Apparence : Poudre cristalline blanche à blanc cassé
Solubilité : Modérément soluble dans le diméthylformamide, légèrement soluble dans le méthanol, très légèrement soluble dans l’eau et pratiquement insoluble dans l’acide chlorhydrique à 0,1 M.
pKa : 8,4
ESSAIS CLINIQUES
Études de biodisponibilité comparative
Une étude de biodisponibilité comparative croisée, à répartition aléatoire, à dose unique et à double insu a été menée auprès de volontaires masculins en bonne santé et à jeun. La vitesse et le degré d’absorption du nébivolol ont été mesurés et comparés après l’administration d’une dose orale unique (1 comprimé à 5 mg) d’APO-NEBIVOLOL à 5 mg (Apotex Inc.) et d’un comprimé Bystolic® à 5 mg (Forest Laboratories Canada Inc.). Les résultats observés chez les 26 volontaires ayant terminé l’étude sont résumés dans le tableau ci-dessous.
Nébivolol (1 x 5 mg) Données d’observation Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Substance à l’étude* | Substance de référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % (%) |
| ASCt (pg•h/mL) | 7778,1 12357,9 (193,1) | 7945,6 12787,7 (200,0) | 97,9 | 95,0 à 100,9 |
| ASCI (pg•h/mL) | 8267,2 14638,0 (229,7) | 8429,9 15639,4 (245,0) | 98,1 | 95,2 à 101,0 |
| Cmax (pg/mL) | 1187,1 1282,2 (44,8) | 1162,3 1248,3 (42,0) | 102,1 | 94,8 à 110,0 |
| Tmax§ (h) | 1,26 (46,9) | 1,56 (94,3) | ||
| T1/2§ (h) | 15,85 (34,7) | 15,48 (34,0) | ||
* Comprimés APO-NEBIVOLOL (nébivolol) à 5 mg (Apotex Inc.) † Les comprimés PrBystolic® (nébivolol) à 5 mg (Forest Laboratories Canada Inc.) ont été achetés au Canada. § Exprimé sous forme de moyenne arithmétique (CV %) seulement. | ||||
Une étude de biodisponibilité comparative croisée, à répartition aléatoire, à dose unique et à double insu a été menée auprès de volontaires masculins en bonne santé et à jeun. La vitesse et le degré d’absorption du nébivolol ont été mesurés et comparés après l’administration d’une dose orale unique (1 comprimé à 20 mg) d’APO-NEBIVOLOL à 20 mg (Apotex Inc.) et d’un comprimé Bystolic® à 20 mg (Forest Laboratories Canada Inc.). Les résultats observés chez les 23 volontaires ayant terminé l’étude sont résumés dans le tableau ci-dessous.
Nébivolol (1 x 20 mg) Données d’observation Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Substance à l’étude* | Substance de référence† | Rapport des moyennes géométriques (%) | Intervalle de confiance à 90 % (%) |
| ASCt (ng•h/mL) | 29796,6 31714,8 (40,8) | 30323,1 32182,9 (40,0) | 98,3 | 93,1 à 103,8 |
| ASCI (ng•h/mL) | 30338,8 32311,2 (41,2) | 30883,7 32795,8 (40,5) | 98,2 | 93,1 à 103,7 |
| Cmax (ng/mL) | 4835,7 5021,7 (28,8) | 5017,8 5297,9 (33,4) | 96,4 | 84,1 à 110,4 |
| Tmax§ (h) | 1,27 (53,5) | 1,54 (59,7) | ||
| T1/2§ (h) | 13,61 (14,1) | 13,84 (16,3) | ||
* Comprimés APO-Nebivolol (nébivolol) à 20 mg (Apotex Inc.) † Les comprimés PrBystolic® (nébivolol) à 20 mg (Forest Laboratories Canada Inc.) ont été achetés au Canada. § Exprimé sous forme de moyenne arithmétique (CV %) seulement. | ||||
L’efficacité antihypertensive des comprimés de nébivolol en monothérapie a été évaluée dans le cadre de trois essais multicentriques à répartition aléatoire, à double insu et contrôlés par placebo, au cours desquels le médicament a été administré à des doses allant de 1,25 à 40 mg pendant 12 semaines (études 1, 2 et 3). Dans deux études distinctes sur le traitement d’association, un effet hypertenseur additionnel a été démontré lorsque les comprimés de nébivolol ont été administrés en concomitance avec des diurétiques thiazidiques ou des IECA. Il a été démontré que la dose uniquotidienne de comprimés de nébivolol procure une efficacité soutenue pendant 24 heures.
Études sur la monothérapie
Données démographiques et plan des études
Tableau 6 : Résumé des données démographiques sur les patients des essais cliniques sur le traitement de l’hypertension essentielle légère ou modérée
| No de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée | Sujets (en intention de traiter/ayant terminé l’étude) | Âge médian (écart) | Sexe (H : hommes, F : femmes) |
| Étude 1 | Double insu, contrôlée par placebo | Voie orale Placebo, comprimés de nébivolol à 1,25 mg, 2,5 mg, 5 mg, 10 mg, 20 mg, 30/40 mg Phase de sevrage à simple insu sous placebo d’une durée de 28 à 42 jours Phase de traitement à double insu d’une durée de 12 semaines | Placebo : 81/67 comprimés de nébivolol 1,25 mg : 83/68, 2,5 mg : 82/68, 5 mg : 165/148, 10 mg : 166/133, 20 mg : 166/144, 30/40 mg : 166/149 Total : 909/777 | 54 ans (22-84) | H : 518 (57 %) F : 391(43 %) |
| Étude 2 | Double insu, contrôlée par placebo | Voie orale Placebo, comprimés de nébivolol à 5 mg, 10 mg, 20 mg Phase de sevrage à simple insu sous placebo d’une durée de 28 à 42 jours Phase de traitement à double insu d’une durée de 12 semaines | Placebo : 75/61 comprimés de nébivolol 5 mg : 244/218, 10 mg : 244/206, 20 mg : 244/217 Total : 807/702 | 53 ans (22-82) | H : 432 (53,5 %) F : 375 (46,5 %) |
| Étude 3 | Double insu, contrôlée par placebo | Voie orale Placebo, comprimés de nébivolol à 2,5 mg, 5 mg, 10 mg, 20 mg, 40 mg Phase de sevrage à simple insu sous placebo d’une durée de 14 à 42 jours Phase de traitement à double insu d’une durée de 12 semaines | Placebo : 49/41 comprimés de nébivolol 2,5 mg : 49/42, 5 mg : 50/41, 10 mg : 51/47, 20 mg : 50/45, 40 mg : 51/43 Total : 300/259 | 50 ans (26-79) | H : 136 (45,3 %) F : 164 (54,7 %) |
Les trois essais sur la monothérapie comportaient 2 016 patients (1 811 sous comprimés de nébivolol et 205 sous placebo) atteints d’hypertension légère ou modérée dont la tension artérielle diastolique (TAD) se situait entre 95 et 109 mm Hg au début de l’étude. Les patients ont reçu soit les comprimés de nébivolol ou le placebo une fois par jour pendant 12 semaines. Deux de ces essais sur la monothérapie (études 1 et 2) portaient sur 1 716 patients de la population générale de patients atteints d’hypertension. L’âge médian des patients était de 54 ans; 55 % étaient des hommes, 26 % n’étaient pas de race blanche, 7 % étaient atteints de diabète et 6 % présentaient un génotype de métaboliseur lent. Le troisième essai sur la monothérapie (étude 3) visait à évaluer 300 patients de race noire atteints d’hypertension, dont l’âge médian était de 51 ans. Quelque 45 % des patients étaient des hommes, 14 % étaient atteints de diabète et 2,3 % étaient des métaboliseurs lents.
Résultats des études
Le principal critère d’évaluation des trois essais sur la monothérapie était la variation de la TAD en position assise à la concentration minimale du début de l’étude à la semaine 12. Le critère d’évaluation secondaire était la variation de la tension artérielle systolique (TAS) en position assise à la concentration minimale par rapport au début de l’étude. Le Tableau 7 présente les réductions de la tension artérielle selon la dose pour chaque étude. Dans toutes les études, la réduction de la moyenne des moindres carrés de la TAD en position assise à la concentration minimale était significativement plus élevée dans les groupes recevant les comprimés de nébivolol à une dose de 5 mg ou plus que dans le groupe recevant le placebo. Les comprimés de nébivolol ont produit une réduction de la TAD en position assise à la concentration minimale, indépendamment de la race, de l’âge ou du sexe des patients.
La réduction de la moyenne des moindres carrés de la TAS en position assise à la concentration minimale était significativement plus élevée avec les comprimés de nébivolol qu’avec le placebo pour toutes les doses dans l’étude 1, pour la dose de 20 mg dans l’étude 2 et pour les doses de 10 mg et de 20 mg dans l’étude 3.
Tableau 7 : Analyse de la tension artérielle diastolique et systolique en position assise (mm Hg) à la concentration minimale à la semaine 12
| Étude | Groupe de traitement | Placebo | Comprimés de nébivolol | ||||
| 2,5 mg | 5 mg | 10 mg | 20 mg | ||||
Étude 1 TAS/TAD moyennes au début de l’étude : 153,1/99,5 mm Hg | TA diastolique en position assise à la concentration minimale (mm Hg) | ||||||
| Variation de la moyenne des MCa | -2,9 | -8,5 | -8,4 | -9,2 | -9,8 | ||
| Valeur pa,b | < 0,001 | < 0,001 | < 0,001 | < 0,001 | |||
| TA systolique en position assise à la concentration minimale (mm Hg) | |||||||
| Variation de la moyenne des MCa | +2,2 | -6,3 | -5,9 | -7,0 | -6,5 | ||
| Valeur pa,b | < 0,001 | < 0,001 | < 0,001 | < 0,001 | |||
Étude 2 TAS/TAD moyennes au début de l’étude : 151,3/99,0 mm Hg | TA diastolique en position assise à la concentration minimale (mm Hg) | ||||||
| Variation de la moyenne des MCa | -4,6 | – | -7,8 | -8,5 | -9,1 | ||
| Valeur pa,b | – | 0,002 | < 0,001 | < 0,001 | |||
| TA systolique en position assise à la concentration minimale (mm Hg) | |||||||
| Variation de la moyenne des MCa | -0,4 | – | -4,2 | -3,5 | -6,7 | ||
| Valeur pa,b | – | 0,035NS | 0,086NS | < 0,001 | |||
Étude 3 TAS/TAD moyennes au début de l’étude : 152,2/100,2 mm Hg | TA diastolique en position assise à la concentration minimale (mm Hg) | ||||||
| Variation de la moyenne des MCa | -2,8 | -5,7 | -7,7 | -8,9 | -8,9 | ||
| Valeur pa,b | 0,084NS | 0,004 | < 0,001 | < 0,001 | |||
| TA systolique en position assise à la concentration minimale (mm Hg) | |||||||
| Variation de la moyenne des MCa | -0,4 | -1,9 | -3,0 | -6,4 | -7,6 | ||
| Valeur pa,b | 0,611NS | 0,383NS | 0,044 | 0,005 | |||
a Selon une analyse de covariance utilisant le traitement comme facteur et des covariables (tension artérielle au départ, vitesse du métabolisme, diabète, sexe, race et groupe d’âge).
b Selon une comparaison par paire du traitement et du placebo.
MC = moindres carrés, NS = non significatif
L’effet hypotensif des comprimés de nébivolol a été observé dans les deux semaines suivant le début du traitement et s’est maintenu pendant l’intervalle posologique de 24 heures; en ce qui a trait à l’effet sur la tension artérielle diastolique, le rapport entre les concentrations minimales et maximales variait de 60 à 90 % dans toutes les études pour les comprimés de nébivolol de 2,5 à 20 mg.
Quelque 28 jours après la fin du traitement par comprimés de nébivolol, la tension artérielle avait augmenté, sans toutefois atteindre les valeurs de départ. L’arrêt brusque du traitement n’a pas donné lieu à une hypertension de rebond.
Dans l’étude 1, le taux de réponse après 12 semaines de traitement était de 50,0 % pour les comprimés de nébivolol à 2,5 mg, de 50,3 % pour ceux à 5 mg, de 53,6 % pour ceux à 10 mg et de 59,6 % pour ceux à 20 mg, par rapport à 24,7 % pour le placebo (p ≤ 0,001 dans tous les cas). Dans l’étude 2, les taux de réponse étaient de 49,3 %, 66,0 %, 66,8 % et 68,9 % dans le groupe placebo et dans les groupes recevant les comprimés de nébivolol à 5 mg, à 10 mg et à 20 mg, respectivement (p ≤ 0,009 dans tous les cas). Dans l’étude 3, le pourcentage des patients ayant répondu au traitement était de 36,7 %, 58,0 %, 58,8 % et 64,0 % dans les groupes recevant les comprimés de nébivolol à 2,5 mg, à 5 mg, à 10 mg et à 20 mg, respectivement, comparativement à un taux de réponse de 26,5 % avec le placebo (p ≤ 0,002 pour les comprimés de nébivolol de 5 mg ou plus).
La fréquence cardiaque a été évaluée dans toutes les études. Dans l’étude 1, la variation moyenne de la fréquence cardiaque en position assise à la concentration minimale était de +0,2, -4,3, -6,5,
-6,5 et -9,7 bpm pour le placebo et les comprimés de nébivolol à 2,5 mg, à 5 mg, à 10 mg et à 20 mg, respectivement. Les réductions observées avec les comprimés de nébivolol étaient significatives par rapport aux résultats obtenus avec le placebo (p < 0,001 pour les doses de 2,5 à 20 mg). La fréquence cardiaque a également diminué de façon significative à toutes les doses dans l’étude 2. Les réductions moyennes, après soustraction de l’effet du placebo, variaient de -5,1 bpm à -7,2 bpm (p < 0,001 par rapport au placebo). Dans l’étude 3, les diminutions de la fréquence cardiaque en position assise à la concentration plasmatique maximale étaient statistiquement significatives (p < 0,015) pour les comprimés de nébivolol à 5 mg, à 10 mg et à 20 mg.
Études sur le traitement concomitant
Diurétiques
Les comprimés de nébivolol à 1 mg, à 5 mg et à 10 mg et l’hydrochlorothiazide (HCTZ) à 12,5 mg et à 25 mg ont été évalués en monothérapie et en association dans le cadre d’une étude de 12 semaines à répartition aléatoire, à double insu, contrôlée par placebo, en groupes parallèles et à plan factoriel comportant 12 groupes, menée auprès de 240 patients atteints d’hypertension essentielle légère ou modérée (TAS/TAD moyennes en position assise au début de l’étude : 157,7/100,8 mm Hg). L’âge moyen des patients était de 52 ans et 66 % étaient des hommes. Le principal critère d’évaluation de l’efficacité était la variation de la TAD en position assise à la concentration minimale du début de l’étude à la semaine 12. Le Tableau 8 présente les réductions de la tension artérielle selon la dose. Les réductions moyennes de la TAD en position assise à la concentration minimale (le principal critère d’évaluation de l’efficacité) par rapport au début de l’étude étaient statistiquement significatives dans tous les groupes de traitement (p < 0,05 par rapport au début de l’étude). En outre, tous les traitements actifs (monothérapies et associations) se sont révélés plus efficaces que le placebo (p < 0,05). Aucune analyse statistique portant sur la comparaison avec le placebo n’a été réalisée pour le critère d’évaluation secondaire, la TAS en position assise à la concentration minimale.
Tableau 8 : Résumé de la variation moyenne de la tension artérielle (TAS/TAD) (mm Hg) en position assise à la concentration minimale par rapport au début de l’étude chez les patients recevant les comprimés de nébivolol, l’HCTZ ou les comprimés de nébivolol en association avec l’HCTZ
| Comprimés de nébivolol | HCTZ | ||
| 0 mg | 12,5 mg | 25 mg | |
| 0 mg | -0,2 / -1,4 | -11,2 / -4,6 | -15,0 / -5,8 |
| 1 mg | -6,5 / -5,5 | -14,1 / -9,4 | -19,4 / -10,3 |
| 5 mg | -16,7 / -8,5 | -16,0 / -9,9 | -17,9 / -12,4 |
| 10 mg | -17,6 / -13,8 | -21,9 / -12,6 | -29,0 / -15,3 |
N = 20 patients/groupe; les variations par rapport au début de l’étude parmi les patients d’un même groupe de traitement étaient statistiquement significatives pour tous les groupes de traitement, la valeur p étant ≤ 0,003.
TAD : Les résultats de toutes les comparaisons par paire avec le placebo étaient statistiquement significatifs; valeur p < 0,05. TAS : Aucune comparaison avec le placebo n’a été effectuée.
Des réductions significatives de la TAD en position assise à la concentration minimale par rapport au début de l’étude ont été observées dès la deuxième semaine. L’administration de comprimés de nébivolol en association avec l’HCTZ a entraîné une augmentation significative du pourcentage de patients ayant répondu au traitement par rapport au placebo (p < 0,02). Le taux de réponse a été de 60 %, 85 %, 80 % et 85 % pour l’association comprimés de nébivolol/HCTZ à 5 mg/12,5 mg, à 5 mg/25 mg, à 10 mg/12,5 mg et à 10 mg/25 mg, respectivement, et de 15 % pour le placebo. Les comprimés de nébivolol à 5 mg et à 10 mg administrés en association avec l’HCTZ à 12,5 mg et à 25 mg ont entraîné des réductions significatives de la fréquence cardiaque de -3 bpm à -10 bpm (p < 0,05 par rapport au placebo) dans tous les groupes ayant reçu le traitement d’association, sauf celui ayant reçu les comprimés de nébivolol à 5 mg/HCTZ à 25 mg.
Inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA)
Les comprimés de nébivolol administrés à raison de 5 mg à 20 mg et le lisinopril administré à raison de 10 mg à 40 mg ont été évalués en monothérapie et en association dans le cadre d’une étude multicentrique de 12 semaines à répartition aléatoire, à double insu, contrôlée par placebo et médicament actif et en groupes parallèles comportant 4 groupes, menée auprès de 656 patients atteints d’hypertension diastolique de stade 2 (TAD de 100 mm Hg ou plus). Les TAS/TAD moyennes en position assise au début de l’étude étaient de 163,8/104,4 mm Hg. L’âge moyen des patients était de 49,3 ans; 57,8 % étaient des hommes, 14,9 % étaient atteints de diabète et 38,0 % n’étaient pas de race blanche. Le principal critère d’évaluation de l’efficacité était la variation de la TAD en position assise à la concentration minimale du début de l’étude à la semaine 6, et le critère d’évaluation secondaire de l’efficacité était la variation de la TAS en position assise à la concentration minimale du début de l’étude à la semaine 6.
Le Tableau 9 présente les réductions de la tension artérielle selon le groupe de traitement. L’association comprimés de nébivolol et lisinopril s’est révélée significativement plus efficace pour réduire la TAD que les comprimés de nébivolol ou le lisinopril en monothérapie (p ≤ 0,001). Tous les traitements actifs (monothérapies et associations) se sont révélés plus efficaces que le placebo (p ≤ 0,0013). Le groupe recevant le traitement d’association a présenté une réduction de la TAD significativement supérieure sur le plan statistique par rapport à l’effet moyen des comprimés de nébivolol et du lisinopril (p < 0,0001). Des réductions significatives de la TAD en position assise à la concentration minimale par rapport au début de l’étude ont été observées dès la deuxième semaine de traitement.
Tableau 9 : Analyse de la tension artérielle diastolique et systolique en position assise (mm Hg) à la concentration minimale à la semaine 6
| Placebo (N = 93) | Comprimés de nébivolol + lisinopril (N = 189) | Comprimés de nébivolol (N = 185) | Lisinopril (N = 189) | ||
| TA diastolique en position assise à la concentration minimale (mm Hg) | |||||
TAD moyenne au début de l’étude : 104,4 mm Hg | Variation moyenne | -8,0 | -17,2 | -13,3 | -12,0 |
| DMMC*a | 9,0 | – | 3,3 | 5,1 | |
| Valeur p 1a | < 0,0001 | – | 0,0010 | < 0,0001 | |
| Valeur p 2b | – | < 0,0001 | – | – | |
| TA systolique en position assise à la concentration minimale (mm Hg) | |||||
TAS moyenne au début de l’étude : 163,8 mm Hg | Variation moyenne | -9,9 | -19,2 | -14,4 | -16,1 |
| DMMC*a | 10,0 | – | 3,5 | 3,2 | |
| Valeur p 1a | < 0,0001 | – | 0,0470 | 0,0704 | |
| Valeur p 2b | – | 0,0278 | – | – | |
ANCOVA, analyse de la covariance; DMMC, différence moyenne selon la méthode des moindres carrés * L’analyse était fondée sur le modèle ANCOVA, le groupe de traitement et le centre d’étude étant utilisés comme facteurs et la valeur au début de l’étude comme covariable.
a [*] comparaison entre le traitement d’association et le placebo, entre le traitement d’association et les comprimés de nébivolol et entre le traitement d’association et le lisinopril
b [*] comparaison entre le traitement d’association et l’effet moyen des comprimés de nébivolol et du lisinopril
L’association comprimés de nébivolol et lisinopril s’est révélée significativement plus efficace pour réduire la TAS que les comprimés de nébivolol en monothérapie (p = 0,0470). Le traitement d’association a produit une réduction de la TAS numériquement supérieure par rapport au lisinopril en monothérapie (p = 0,0704). Tous les traitements actifs (monothérapies et associations) se sont révélés plus efficaces que le placebo (p ≤ 0,0033). Le groupe recevant le traitement d’association a présenté une réduction de la TAS significativement supérieure sur le plan statistique par rapport à l’effet moyen des comprimés de nébivolol et du lisinopril (p = 0,0278).
Après 6 semaines de traitement, le taux de réponse (TA inférieure à 140/90 mm Hg ou à 130/80 mm Hg chez les patients atteints de diabète) était significativement supérieur chez les patients recevant l’association comprimés de nébivolol et lisinopril, soit 33,9 %, comparativement à 21,6 %, 21,7 % et 7,5 % chez les patients recevant les comprimés de nébivolol en monothérapie, le lisinopril en monothérapie ou le placebo, respectivement (p ≤ 0,0031 pour tous).
Patients âgés (≥ 65 ans)
Parmi les 2 016 patients atteints d’hypertension ayant participé aux études cliniques sur la monothérapie, 375 étaient âgés de 65 ans ou plus. Aucune différence globale au chapitre de l’efficacité ou de l’incidence des effets indésirables n’a été observée entre les patients âgés et jeunes.
PHARMACOLOGIE DÉTAILLÉE
Le nébivolol est un conglomérat racémique composé de quantités égales de deux énantiomères, le d-nébivolol et le l-nébivolol. C’est un antagoniste sélectif des récepteurs β1-adrénergiques qui est doté de propriétés vasodilatatrices. Le d-énantiomère exerce une activité inhibitrice sélective sur les récepteurs β1-adrénergiques, tandis que le l-nébivolol produit des effets vasodilatateurs qui seraient attribuables à la modulation de la libération de monoxyde d’azote par l’intermédiaire de la voie L-arginine/monoxyde d’azote.
Les études de pharmacologie préclinique ont montré que le nébivolol a une forte affinité de liaison pour les récepteurs β1-adrénergiques cardiaques humains (Ki = 0,7 nM). Le nébivolol s’oppose aux réponses médiées par les récepteurs β1-adrénergiques dans des tissus isolés de cobayes et de chiens et dans des cultures de cellules cardiaques de rats in vitro. En outre, le nébivolol inhibe efficacement diverses réponses médiées par les récepteurs β1-adrénergiques in vivo dans des modèles de rongeurs, de chats et de chiens. Le nébivolol conserve sa sélectivité pour les récepteurs β1-adrénergiques dans un grand nombre de ces systèmes expérimentaux. Le nébivolol n’exerce pas d’effets importants dans d’autres systèmes expérimentaux, tels les systèmes des récepteurs α-adrénergiques et muscariniques.
Le nébivolol réduit la tension artérielle de façon proportionnelle à la dose chez des rats spontanément hypertendus à la suite d’une administration aiguë et répétée et n’entraîne ni augmentation de la résistance vasculaire périphérique ni diminution du débit cardiaque chez les chiens anesthésiés. Toutefois, l’administration orale de 10 mg/kg à des chiens éveillés a entraîné une diminution du débit cardiaque de 38 % par rapport aux valeurs initiales lors de l’atteinte de la concentration maximale.
Des études mécanistes réalisées sur des artères coronaires isolées ont montré que le nébivolol et, de façon plus puissante, le l-nébivolol, provoquent la libération de monoxyde d’azote par l’endothélium vasculaire in vitro. Dans les études précliniques et cliniques, la vasodilatation induite par le nébivolol a pu être renversée par des inhibiteurs de la monoxyde d’azote synthase. Cette propriété semble contribuer au profil pharmacologique du nébivolol.
Par ailleurs, le nébivolol a protégé les cellules myocardiques contre une surcharge calcique et a préservé la fonction cardiaque dans un myocarde ischémique. Le nébivolol a démontré une activité antiarythmique in vivo en réprimant des arythmies expérimentales produites par une ischémie et une reperfusion (rat et chien), par l’aconitine (rat) et par l’ouabaine (cobaye), mais a également augmenté le temps de conduction auriculaire, provoquant ainsi une prolongation des intervalles PR (ou PQ) et une diminution significative de la fréquence cardiaque. De plus, le nébivolol a causé une élévation du seuil de fibrillation ventriculaire chez des cobayes et des chiens à thorax ouvert anesthésiés, mais a également provoqué une hausse de la fréquence des blocs auriculoventriculaires et des blocs de branche.
Le nébivolol semble avoir une faible affinité pour les récepteurs α-adrénergiques à des concentrations thérapeutiques cibles selon les tests de liaison aux récepteurs in vitro (Ki ≥ 295 nM) et n’exercer que peu d’activité sur les récepteurs α1-adrénergiques d’après les tests fonctionnels in vivo et ex vivo (CI50 ≥ 1,4 µM). On a constaté que le nébivolol n’exerce aucune activité marquée, voire aucune activité, sur les réponses médiées par l’activation des récepteurs de la sérotonine, de l’histamine, de la dopamine, de l’acétylcholine (muscariniques et nicotiniques), de l’angiotensine II et de la bradykinine, mais qu’il se lie à des concentrations plus élevées aux récepteurs
β2-adrénergiques, sérotoninergiques (5-HT1A) et dopaminergiques (D4.4) (Ki = 4,5 nM, 15,1 nM et 56,2 nM, respectivement). En outre, des tests de liaison aux récepteurs ou de transactivation ont démontré que le nébivolol ne se lie pas aux récepteurs opioïdes, aux récepteurs gabaergiques ni à divers récepteurs hormonaux, tels les récepteurs œstrogéniques. Par conséquent, à des concentrations plasmatiques thérapeutiques, le nébivolol exerce peu d’activité vasodilatatrice sur d’autres récepteurs, à l’exception des récepteurs β2-adrénergiques, sérotoninergiques (5-HT1A) et dopaminergiques (D4.4).
Chez l’humain et l’animal, le nébivolol est métabolisé principalement par le CYP2D6 (75 %) et dans une moindre mesure par le CYP3A4 (16 à 20 %) (voir ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacocinétique). Les études in vitro ont montré que le nébivolol a un effet inhibiteur sur des isoenzymes du cytochrome P450, y compris le CYP3A4/5 (Ki : 13 µM), le CYP2A6 (Ki : 49 µM), le CYP2C8 (Ki : 55 µM), le CYP2B6 (Ki : 92 µM), le CYP1A2 (Ki : 92 µM), le CYP2C9 (Ki : 110 µM), le CYP2C19 (Ki : 130 µM) et le CYP4A9/11 (Ki : 180 µM). On a également observé que le nébivolol augmente significativement (de 50 %) l’activité du CYP2E1. Compte tenu du rapport Cmax/Ki, il est peu probable que les effets inhibiteurs constatés in vitro se traduisent par des effets inhibiteurs significatifs sur le plan clinique.
TOXICOLOGIE
Toxicité aiguë
Les résultats d’études sur l’administration d’une dose unique ont révélé que la toxicité aiguë du nébivolol est faible lorsqu’il est pris par voie orale. Les doses non létales les plus élevées à avoir été évaluées équivalaient à environ 80 et plus de 260 fois la dose maximale recommandée chez l’humain pour le rat et le chien, respectivement, selon la surface corporelle. Des études à dose unique portant sur l’administration de fortes doses de nébivolol ont montré que les rates étaient plus sensibles que les rats mâles, alors qu’il n’existait aucune différence entre les sexes chez la souris et le chien.
Toxicité à long terme
Des études de toxicologie portant sur l’administration orale répétée de doses de nébivolol ont été menées chez la souris pendant 3 mois et chez le rat et le chien pendant 3, 6 et 12 mois. Dans les études sur l’administration répétée menées chez les rongeurs, les organes cibles étaient la rate, les glandes surrénales, les gonades, les poumons et les ganglions lymphatiques; on a observé une diminution du taux d’hémoglobine, de l’hématocrite, du nombre de globules rouges, ainsi que des taux de cholestérol, de triglycérides et de phospholipides et une augmentation du taux de potassium. Dans l’étude de un an menée chez le rat, la dose sans effet nocif observé relative à ces effets était de 5 mg/kg/jour. L’ASC pour la dose de 5 mg/kg/jour administrée à des rats mâles et à des rates équivalait respectivement à 5,6 et 7,2 fois (métaboliseurs rapides) et à 0,17 et 0,23 fois (métaboliseurs lents) l’exposition maximale anticipée chez l’humain dans le cas d’une dose clinique de 20 mg. Chez le chien, les organes cibles pour le nébivolol étaient la rate et le cœur. Les modifications de l’ECG signalées dans les études chez le chien comprenaient l’allongement des intervalles QTc et QRS lors de l’administration de doses égales ou supérieures à 20 mg/kg et à 40 mg/kg dans les études de 6 et de 12 mois, respectivement. Un prolongement de l’intervalle PR a été observé à des doses égales ou supérieures à 20 et à 10 mg/kg, respectivement. Ces doses étaient au moins 17 fois supérieures à la dose maximale recommandée chez l’humain. Dans l’étude de 12 mois, la dose sans effet nocif observé pour les modifications de l’ECG était de 2,5 mg/kg, ce qui correspond à environ deux fois la dose maximale recommandée chez l’humain selon la surface corporelle.
Carcinogenèse
Dans le cadre d’une étude de deux ans sur le nébivolol menée chez la souris, on a noté une augmentation statistiquement significative de l’incidence des hyperplasies et des adénomes testiculaires à cellules de Leydig chez les souris mâles à la dose de 40 mg/kg/jour (10 fois la dose maximale recommandée chez l’humain selon la surface corporelle), mais pas à la dose de 10 mg/kg/jour. Ce résultat a été observé uniquement chez la souris (et non chez le rat ou le chien). L’exposition relative des souris mâles et femelles, respectivement, à la dose de 40 mg/kg/jour, équivalait à 343 et 310 fois (métaboliseurs rapides) et à 11 et 10 fois (métaboliseurs lents) l’exposition maximale anticipée chez l’humain après l’administration d’une dose clinique de 20 mg. Dans le cas de la dose de 10 mg/kg/jour, qui n’a pas entraîné d’augmentation de l’incidence des tumeurs à cellules de Leydig, l’exposition relative correspondait à 37 fois (métaboliseurs rapides) et à 1 fois (métaboliseurs lents) l’exposition maximale anticipée chez l’humain après l’administration d’une dose clinique de 20 mg. L’apparition d’hyperplasies et d’adénomes testiculaires à cellules de Leydig était associée à une hausse de la concentration sérique d’hormone lutéinisante attribuable à la diminution de la concentration sérique de testostérone induite par le nébivolol. Aucun signe d’effet tumorigène n’a été observé lors d’une étude de 24 mois menée chez des rats Wistar recevant des doses de nébivolol allant jusqu’à 40 mg/kg/jour; l’exposition relative des mâles et des femelles à une dose de 40 mg/kg/jour équivalait respectivement à 271 et 150 fois (métaboliseurs rapides) et à 8 et 4 fois (métaboliseurs lents) l’exposition maximale anticipée chez l’humain dans le cas d’une dose clinique de 20 mg.
Mutagenèse
Le nébivolol ne s’est pas révélé génotoxique au cours de la batterie de tests auquel il a été soumis (test d’Ames, test in vitro du lymphome de souris avec cellules TK+/-, test in vitro des aberrations chromosomiques sur lymphocytes du sang périphérique humain, test in vivo de mutation létale récessive liée au sexe chez Drosophila melanogaster et test in vivo du micronoyau sur moelle osseuse de souris).
Reproduction et développement
Des effets sur la spermatogenèse ont été observés chez des rats et des souris mâles à des doses égales ou supérieures à 40 mg/kg/jour (20 et 10 fois la dose maximale recommandée chez l’humain, respectivement, selon la surface corporelle). Chez le rat, les effets sur la spermatogenèse ont persisté ou se sont aggravés au cours d’une période de récupération de quatre semaines. Les effets du nébivolol sur les spermatozoïdes des souris se sont toutefois révélés partiellement réversibles.
Chez le rat, on a noté une réduction du poids des petits exposés pendant la période périnatale (fin de la gestation, parturition et allaitement), aux doses de 1,25 et 2,5 mg/kg. Les doses de 5 mg/kg et plus (2,5 fois la dose maximale recommandée chez l’humain) ont entraîné une prolongation de la gestation, une dystocie et une diminution des soins des petits par la mère, ce qui s’est traduit par une augmentation de la mortalité fœtale tardive et de la mortinatalité ainsi que par une réduction du poids des petits à la naissance, de la taille des portées de nouveau-nés vivants et du taux de survie des petits. À la dose 5 mg/kg, le nombre de petits ayant survécu était insuffisant pour que l’on puisse établir la performance de reproduction à partir de l’évaluation des rejetons.
Dans les études au cours desquelles des rates gravides ont reçu du nébivolol pendant l’organogenèse, on a observé une baisse du poids des fœtus aux doses de 20 et 40 mg/kg/jour, lesquelles étaient toxiques pour la mère (10 et 20 fois la dose maximale recommandée chez l’humain selon la surface corporelle). En outre, un léger retard réversible de l’ossification du sternum et de la cage thoracique associé à la baisse du poids des fœtus ainsi qu’une légère augmentation de la résorption sont survenus à la dose de 40 mg/kg/jour (20 fois la dose maximale recommandée chez l’humain selon la surface corporelle). Aucun effet indésirable sur la viabilité embryofœtale, le sexe, le poids ou la morphologie n’a été observé dans les études pendant lesquelles le nébivolol a été administré à des lapines gravides à des doses pouvant atteindre 20 mg/kg/jour (20 fois la dose maximale recommandée chez l’humain selon la surface corporelle).
RÉFÉRENCES
- 1. Lacourcière Y, Lefebvre J, Poirier L et al. Treatment of ambulatory hypertensives with nebivolol or hydrochlorothiazide alone and in combination: a randomized, double-blind, placebo-controlled, factorial-design trial. American Journal of Hypertension 1994; 7:137-45.
- 2. Weiss RJ, Weber MA, Carr AA et al. A randomized, double-blind, placebo-controlled parallel-group study to assess the efficacy and safety of nebivolol, a novel beta-blocker, in patients with mild to moderate hypertension. Journal of Clinical Hypertension 2007; 9:667-76.
- 3. Saunders E, Smith WB, DeSalvo KB et al. The efficacy and tolerability of nebivolol in hypertensive African American patients. Journal of Clinical Hypertension 2007; 9:866-75.
- 4.
Greathouse M. Nebivolol efficacy and safety in patients with stage I-II hypertension.
Clinical Cardiology 2010; 33(4):E20-E27.
- 5.
Weber MA, Basile J, Stapff M et al. Blood Pressure Effects of Combined β-Blocker and
Angiotensin Converting Enzyme Inhibitor Therapy Compared with the Individual Agents: A Placebo-Controlled Study with Nebivolol and Lisinopril. Journal of Clinical Hypertension 2012; 14:588-592.
- 6. Monographie de produit : BYSTOLIC® (comprimés de nébivolol). Nébivolol (sous forme de chlorhydrate de nébivolol) à 2,5 mg, 5 mg, 10 mg et 20 mg. Allergan Inc. Date de révision : 27 septembre 2018. Numéro de contrôle de la présentation : 218324