


Monographie de produit - Beovu
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| 7 Mises en garde et précautions, Effets généraux suivant l’administration intravitréenne | 11-2021 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 11-2021 |
| 7 Mises en garde et précautions, Ophtalmologique | 11-2021 |
| 7 Mises en garde et précautions, Ophtalmologique | 02-2022 |
| 1 Indications | 11-2022 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 11-2022 |
| 7 Mises en garde et précautions, Fertilité | 11-2022 |
| 7 Mises en garde et précautions, 7.1.1 Femmes enceintes | 11-2022 |
| 7 Mises en garde et précautions, 7.1.2 Femmes qui allaitent | 11-2022 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ................... 2
TABLE DES MATIÈRES ............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants .................................................................................................................... 4
1.2 Personnes âgées ..................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 4
4.1 Considérations posologiques .................................................................................. 4
4.2 Posologie recommandée et ajustement posologique ............................................. 4
4.4 Administration ........................................................................................................ 5
4.5 Dose omise ........................................................................................................... 10
5 SURDOSAGE .............................................................................................................. 10
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ......... 10
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 11
7.1 Populations particulières ...................................................................................... 13 7.1.1 Femmes enceintes .......................................................................................... 13
7.1.2 Femmes qui allaitent ...................................................................................... 13
7.1.3 Enfants ............................................................................................................ 14
7.1.4 Personnes âgées ............................................................................................. 14
8 EFFETS INDÉSIRABLES ................................................................................................ 14
8.1 Aperçu des effets indésirables .............................................................................. 14
8.2 Effets indésirables observés dans les études cliniques ......................................... 14
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........... 16
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives ............................................................................... 17
8.5 Effets indésirables observés après la mise en marché .......................................... 17
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 17
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 17
10.1 Mode d’action ....................................................................................................... 17
10.2 Pharmacodynamie ................................................................................................ 17
10.3 Pharmacocinétique ............................................................................................... 18
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 19
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 19
PARTIE II : INFORMATIONS SCIENTIFIQUES ........................................................................... 21
13 INFORMATIONS PHARMACEUTIQUES ....................................................................... 21
14 ESSAIS CLINIQUES ..................................................................................................... 21
14.1 Études cliniques par indication ............................................................................. 21
Traitement de la DMLA néovasculaire ........................................................................... 21
Traitement de l’OMD ..................................................................................................... 26
14.3 Immunogénicité .................................................................................................... 30
15 MICROBIOLOGIE ....................................................................................................... 31
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 31
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ........................................................................ 32
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
BEOVUMD (injection de brolucizumab) est indiqué pour :
le traitement de la forme néovasculaire (humide) de la dégénérescence maculaire liée à l’âge
(DMLA);
- le traitement de l’œdème maculaire diabétique (OMD).
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée dans cette population et, par conséquent, n’a pas autorisé d’indication chez les enfants.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Il n’est pas nécessaire d’ajuster le schéma posologique chez les personnes âgées (voir 4.2 Posologie recommandée et ajustement posologique, Populations particulières).
2 CONTRE-INDICATIONS
- Patients hypersensibles à ce médicament ou à tout ingrédient de la préparation, y compris les ingrédients non médicinaux, ou à tout constituant du contenant. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- Patients atteints d’une infection oculaire ou périoculaire active ou soupçonnée.
- Patients atteints d’inflammation intraoculaire active.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- La seringue préremplie à usage unique ou le flacon à usage unique* sont réservés aux injections par voie intravitréenne.
- Chaque seringue préremplie ou flacon doit servir à traiter un seul œil.
- Beovu doit être administré par un médecin qualifié et ayant acquis de l’expérience avec les injections intravitréennes.
- L’efficacité et l’innocuité du traitement par Beovu administré simultanément dans les deux yeux n’ont pas été étudiées.
* Le flacon à usage unique n’est pas offert au Canada.
4.2 Posologie recommandée et ajustement posologique
- Traitement de la DMLA néovasculaire
La dose recommandée de Beovu est de 6 mg (0,05 mL) administrée par injection intravitréenne toutes les 4 semaines (1 fois par mois) pour les 3 premières doses. Par la suite, le médecin peut modifier les intervalles de traitement selon l’activité de la maladie, évaluée en fonction de l’acuité visuelle et/ou d’autres paramètres anatomiques. Il est suggéré d’évaluer l’activité de la maladie 16 semaines (4 mois) après le début du traitement et périodiquement par la suite. Les traitements peuvent être administrés à intervalles de 12 semaines (3 mois) aux patients dont la maladie ne montre aucune activité. Dans le cas contraire, ils peuvent être espacés de 8 semaines (2 mois) (voir 14.1 Études cliniques par indication, Traitement de la DMLA néovasculaire); cela dit, l’intervalle entre deux doses ne doit pas être inférieur à 8 semaines (2 mois) (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Traitement de l’OMD
La dose recommandée de Beovu est de 6 mg (0,05 mL) administrée par injection intravitréenne toutes les 6 semaines pour les 5 premières doses. Par la suite, le médecin peut modifier les intervalles de traitement d’après l’activité de la maladie, évaluée en fonction de l’acuité visuelle et/ou de paramètres anatomiques. Si la maladie n’est pas active, il pourrait envisager d’administrer Beovu à des intervalles pouvant atteindre 12 semaines (tous les 3 mois). En présence d’activité de la maladie, un traitement à intervalles de 8 semaines (tous les 2 mois) pourrait être envisagé (voir 14.1 Études cliniques par indication, Traitement de l'OMD); cela dit, l’intervalle entre deux doses ne doit pas être inférieur à 8 semaines (2 mois) (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Populations particulières
Insuffisance rénale
(Voir 10 PHARMACOLOGIE CLINIQUE)
Insuffisance hépatique
Brolucizumab n’a pas été étudié chez des patients atteints d’insuffisance hépatique (voir 10 PHARMACOLOGIE CLINIQUE).
Enfants (moins de 18 ans)
L’innocuité et l’efficacité de Beovu chez les enfants n’ont pas été établies. Santé Canada ne dispose d’aucune donnée dans cette population.
Personnes âgées (65 ans ou plus)
Au cours des études cliniques HAWK et HARRIER, environ 90 % des patients (978/1088) affectés aléatoirement au traitement par Beovu étaient âgés d’au moins 65 ans et 60 % (648/1088), de 75 ans ou plus. Au cours des études cliniques KESTREL et KITE, environ 45 % des patients (164/368) affectés aléatoirement au traitement par Beovu étaient âgés d’au moins 65 ans et environ 10 % (37/368), de 75 ans ou plus. Il n’est pas nécessaire d’ajuster le schéma posologique chez les personnes âgées (voir 10 PHARMACOLOGIE CLINIQUE).
4.4 Administration
Comme tous les médicaments à usage intravitréen, Beovu doit être inspecté visuellement avant d’être administré (voir 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION).
L’injection doit être réalisée dans des conditions d’asepsie, ce qui comprend la désinfection chirurgicale des mains, le port de gants stériles et l’utilisation d’un champ et d’un blépharostat (ou l’équivalent) stériles. Le matériel nécessaire pour pratiquer une paracentèse stérile doit être à portée de la main, par mesure de précaution. L’injection ne doit se faire qu’après l’obtention d’une anesthésie adéquate et la désinfection de la peau périoculaire, de la paupière et de la surface oculaire à l’aide d’un microbicide topique à large spectre.
Les antécédents médicaux du patient relatifs aux réactions d’hypersensibilité doivent être évalués avec soin avant l’injection intravitréenne (voir 2 CONTRE-INDICATIONS).
Tout de suite après l’injection intravitréenne, il faut s’assurer que la pression intraoculaire des patients n’augmente pas. Un bon moyen de la surveiller consiste à vérifier la perfusion de la papille du nerf optique ou à procéder par tonométrie.
Il faut demander aux patients venant de recevoir une injection intravitréenne de signaler sans attendre le moindre symptôme évoquant une endophtalmie, un décollement ou une déchirure de la rétine, une cataracte ou une augmentation de la pression intraoculaire (p. ex., douleur ou rougeur oculaire, photophobie, vision trouble).
Pour obtenir de plus amples renseignements sur la préparation de Beovu, voir le mode d’emploi ci-dessous.
Il faut introduire l’aiguille à injection de 3,5 à 4,0 mm en arrière du limbe dans la cavité vitréenne, en évitant le méridien horizontal et en visant le milieu du globe oculaire. Le volume de 0,05 mL peut alors être injecté lentement; un point d’injection sclérale différent doit être utilisé lors des injections ultérieures.
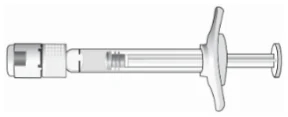
Mode d’emploi de la seringue préremplie de Beovu
Conservation et inspection
Beovu doit être réfrigéré (de 2 à 8 °C), mais pas congelé. La seringue préremplie doit être laissée dans son emballage-coque et dans sa boîte afin de la protéger de la lumière.
Avant usage, l’emballage-coque intact contenant la seringue préremplie de Beovu peut être laissé à la température ambiante (à moins de 25 °C) pendant un laps de temps pouvant aller jusqu’à 24 heures. Assurez-vous que la boîte contient bien une seringue préremplie stérile présentée dans un emballage-coque scellé. Une fois que l’emballage-coque a été ouvert, poursuivre les opérations dans des conditions d’asepsie.
Beovu est une solution aqueuse translucide ou légèrement opalescente et incolore ou d’un jaune brunâtre.
Il faut inspecter visuellement la solution à sa sortie du réfrigérateur et avant son administration. Si vous voyez des particules ou constatez qu’elle est opaque, abstenez-vous d’utiliser la seringue préremplie et respectez la marche à suivre pour la remplacer.
La seringue préremplie est stérile et ne doit être utilisée qu’une seule fois. Ne vous en servez pas si la seringue ou son emballage sont endommagés ou si la date de péremption est échue.
Comment préparer et administrer Beovu
L’injection intravitréenne doit être réalisée dans des conditions d’asepsie, ce qui comprend la désinfection chirurgicale des mains, le port de gants stériles, l’utilisation d’un champ et d’un blépharostat (ou l’équivalent) stériles et l’accessibilité du matériel nécessaire pour pratiquer une paracentèse stérile (au besoin). L’injection ne doit se faire qu’après l’obtention d’une anesthésie 
 adéquate et la désinfection de la peau périoculaire, de la paupière et de la surface oculaire à l’aide d’un microbicide topique à large spectre.
Pour l’injection intravitréenne, utiliser une aiguille à injection de calibre 30 et de 13 mm (½ po) de long, stérile. L’aiguille à injection n’est pas incluse dans l’emballage de Beovu.
Remarque : La dose doit être réglée à 0,05 mL. Comme la seringue préremplie renferme plus de solution (0,165 mL) que nécessaire pour administrer la dose recommandée (0,05 mL), il faut en jeter une partie avant l’administration. L’injection de toute la solution contenue dans la seringue préremplie pourrait donner lieu à une surdose.
Il faut veiller à injecter la dose immédiatement après l’avoir préparée (étape 5).
Méthode d’injection
| 1 | Retirer la pellicule du plateau de la seringue et, à l’aide d’une technique aseptique, sortir la seringue. | |
| 2 | Détacher d’un coup sec le capuchon de la seringue (sans le tourner ni le tordre). | |
| 3 | De façon aseptique, fixer fermement à la seringue une aiguille à injection de calibre 30 et de 13 mm (½ po) de long. | |
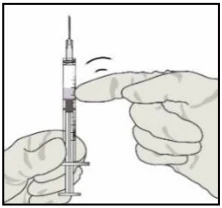
| 4 | Pour vérifier la présence de bulles d’air, tenir la seringue en plaçant l’aiguille vers le haut. S’il y a des bulles d’air, tapoter doucement la seringue avec le doigt jusqu’à ce que les bulles montent à la surface. Retirer délicatement le capuchon de l’aiguille en tirant tout droit vers le haut. | |
| 5 | Tenir la seringue au niveau des yeux et pousser délicatement le piston jusqu’à ce que le rebord situé sous le dôme de la butée de caoutchouc soit aligné avec le trait indiquant la dose de 0,05 mL. La seringue est prête pour l’injection. |
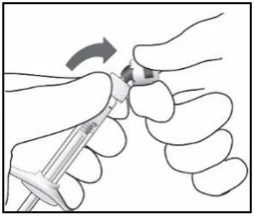
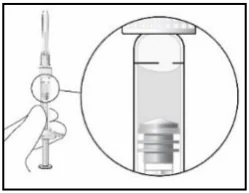
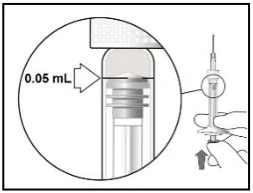
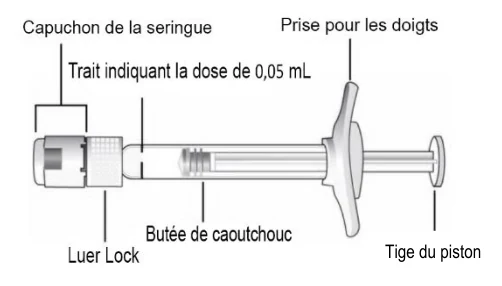
 Tige du piston
| 6 | Injecter lentement jusqu’à ce que la butée de caoutchouc atteigne le bout de la seringue pour administrer le volume de 0,05 mL. Confirmer l’administration de la pleine dose en vérifiant que la butée de caoutchouc est au bout du corps de la seringue. Remarque : Tout produit médicamenteux inutilisé ou déchet doit être éliminé conformément à la réglementation locale en vigueur. |
Question fréquente et réponse
Q : Que faire si je n’arrive pas à enlever toutes les bulles d’air du liquide?
R : Il est important que le liquide soit exempt d’air. Toutefois, de minuscules bulles d’air qui sont fixées à la butée de caoutchouc ne se détachent généralement pas de celui-ci pendant l’injection et ne modifient donc pas le volume de la dose.
Mode d’emploi de la trousse de flacons* de Beovu
Conservation et inspection
Beovu doit être réfrigéré (de 2 à 8 °C), mais pas congelé. Le flacon doit être laissé dans sa boîte afin de le protéger de la lumière.
Avant usage, le flacon intact de Beovu peut être laissé à la température ambiante (à moins de 25 °C) pendant un laps de temps pouvant aller jusqu’à 24 heures. Une fois que le flacon a été ouvert, poursuivre les opérations dans des conditions d’asepsie.
Beovu est une solution aqueuse translucide ou légèrement opalescente et incolore ou d’un jaune brunâtre.
Il faut inspecter visuellement la solution à sa sortie du réfrigérateur et avant son administration. Si vous voyez des particules ou constatez qu’elle est opaque, abstenez-vous d’utiliser le flacon et respectez la marche à suivre pour le remplacer.
Le contenu du flacon et l’aiguille-filtre sont stériles et ne doivent être utilisés qu’une seule fois. Si le flacon, l’aiguille-filtre ou l’emballage sont endommagés ou si la date de péremption est échue, ne vous en servez pas.
Comment préparer et administrer Beovu
L’injection intravitréenne doit être réalisée dans des conditions d’asepsie, ce qui comprend la désinfection chirurgicale des mains, le port de gants stériles, l’utilisation d’un champ et d’un blépharostat (ou l’équivalent) stériles et l’accessibilité du matériel nécessaire pour pratiquer une paracentèse stérile (au besoin). L’injection ne doit se faire qu’après l’obtention d’une anesthésie  adéquate et la désinfection de la peau périoculaire, de la paupière et de la surface oculaire à l’aide d’un microbicide topique à large spectre.
Pour la préparation et l’injection intravitréenne, les dispositifs médicaux à usage unique suivants sont requis :
- Une aiguille stérile à injection de calibre 30 et de 13 mm (½ po) de long;
- Une seringue stérile de 1 mL avec trait indiquant une dose de 0,05 mL;
- Une aiguille-filtre non pointue stérile de 5 µm (calibre 18 et 1½ po [1,2 mm et 40 mm]).
L’aiguille à injection et la seringue ne sont pas incluses dans la trousse de flacons de Beovu.
Remarque : La dose doit être réglée à 0,05 mL. Comme le flacon renferme plus de solution (0,23 mL) que nécessaire pour administrer la dose recommandée (0,05 mL), il faut en jeter une partie avant l’administration. L’injection de toute la solution contenue dans le flacon pourrait donner lieu à une surdose.
S’assurer que l’injection se fait immédiatement après la préparation de la dose (étape 8).
Méthode d’injection
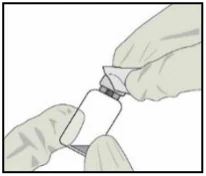
| 1 | Enlever le capuchon du flacon et nettoyer le bouchon de caoutchouc (p. ex., avec un tampon imbibé d’alcool à 70 %). | |
| 2 | Fixer l’aiguille-filtre sur une seringue de 1 mL en utilisant une technique aseptique. | |
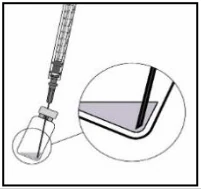
| 3 | Pousser l’aiguille-filtre au centre du bouchon de caoutchouc jusqu’à ce qu’elle touche le fond du flacon. | |
| 4 | Pour retirer le liquide, tenir le flacon dans une position légèrement inclinée et aspirer lentement tout le liquide du flacon et de l’aiguille-filtre. Pendant le retrait, s’assurer que le piston est suffisamment tiré pour vider complètement l’aiguille-filtre. | |
| 5 | Détacher l’aiguille-filtre de la seringue de façon aseptique et la jeter. L’aiguille-filtre ne doit pas servir à l’injection intravitréenne. | |
| 6 | De façon aseptique, fixer solidement une aiguille à injection de calibre 30 et de 13 mm (½ po) de long sur la seringue. | |
| 7 | Pour vérifier la présence de bulles d’air, tenir la seringue en plaçant l’aiguille vers le haut. S’il y a des bulles d’air, tapoter doucement la seringue avec le doigt jusqu’à ce que les bulles montent à la surface. |
| 8 | Tenir la seringue au niveau des yeux et expulser délicatement l’air de la seringue et régler la dose au trait de 0,05 mL sur la seringue. La seringue est prête pour l’injection. | |
| 9 | Injecter lentement jusqu’à ce que la butée de caoutchouc atteigne le bout de la seringue pour administrer le volume de 0,05 mL. Confirmer l’administration de la pleine dose en vérifiant que la butée de caoutchouc est au bout du corps de la seringue. Remarque : Tout produit médicamenteux inutilisé ou déchet doit être éliminé conformément à la réglementation locale en vigueur. |
Questions fréquentes et réponses
Q : Que faire si j’ai de la difficulté à retirer suffisamment de liquide du flacon?
R : N’agitez pas le flacon avant le retrait, mais laissez le liquide se déposer au fond. Assurez-vous que le flacon est dans une position verticale, légèrement incliné. Tirez lentement le piston et attendez que le liquide apparaisse dans le corps de seringue. Continuez de tirer lentement pour vider complètement le flacon et l’aiguille-filtre.
Q : Que faire si je n’arrive pas à enlever toutes les bulles d’air du liquide?
R : Il est important que le liquide soit exempt d’air. Toutefois, de minuscules bulles d’air qui sont fixées à la butée de caoutchouc ne se détachent généralement pas de celui-ci pendant l’injection et ne modifient donc pas le volume de la dose.
* Le flacon à usage unique n’est pas offert au Canada.
4.5 Dose omise
En cas d’oubli d’une injection planifiée de Beovu, fixer un nouveau rendez-vous pour une injection aussitôt que possible. Revoir le calendrier de traitement pour l’administration de la dose séquentielle subséquente après l’injection de la dose oubliée.
5 SURDOSAGE
Un surdosage par injection d’un volume plus grand que celui qui est recommandé peut accroître la pression intraoculaire. Par conséquent, en cas de surdosage, la pression intraoculaire doit être surveillée et, si l’ophtalmologiste le juge nécessaire, un traitement approprié doit être instauré.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage 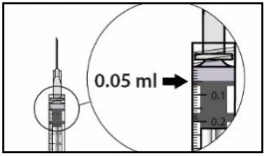
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Injection | Solution / 6 mg / 0,05 mL | citrate de sodium, eau pour injection, | ||
Description
Beovu est offert en seringue préremplie à usage unique ou en flacon à usage unique*.
Un millilitre de la solution pour injection contient 120 mg de brolucizumab.
Seringue préremplie
Solution aqueuse claire à légèrement opalescente et incolore à légèrement brunâtre-jaune, sans agent de conservation, stérile.
Chaque seringue préremplie contient 19,8 mg de brolucizumab dans 0,165 mL de solution, soit une quantité utilisable pour l’administration d’une dose unique de 0,05 mL renfermant 6 mg de brolucizumab.
Flacon*
Solution aqueuse claire à légèrement opalescente et incolore à légèrement brunâtre-jaune, sans agent de conservation, stérile.
Chaque flacon contient 27,6 mg de brolucizumab dans 0,23 mL de solution, soit une quantité utilisable pour l’administration d’une dose unique de 0,05 mL renfermant 6 mg de brolucizumab.
* Le flacon à usage unique n’est pas offert au Canada
7 MISES EN GARDE ET PRÉCAUTIONS
Conduite de véhicules et utilisation de machines
Après une injection intravitréenne par Beovu et l’examen ophtalmologique qui y est associé, les patients pourraient éprouver des troubles visuels passagers et doivent donc être avertis de ne pas conduire de véhicules ni utiliser de machines avant d’avoir retrouvé une fonction visuelle suffisante.
Effets généraux suivant l’administration intravitréenne
Accidents thromboemboliques et hémorragies non oculaires
L’administration d’inhibiteurs du VEGF, dont Beovu, par voie intravitréenne s’accompagne d’un risque d’accidents thromboemboliques artériels et d’hémorragies non oculaires (voir 8 EFFETS INDÉSIRABLES). Parmi les accidents thromboemboliques artériels, on trouve les AVC et les infarctus du myocarde non mortels ainsi que la mort d’origine vasculaire (y compris la mort de cause inconnue).
Il existe peu de données sur l’innocuité de Beovu dans le traitement de patients atteints de DMLA ayant des antécédents d’AVC, d’accident ischémique transitoire ou d’infarctus du myocarde survenus dans les 3 à 6 mois précédents.
Hypersensibilité
Comme c’est le cas de toutes les protéines utilisées en thérapeutique, Beovu pourrait en théorie provoquer des réactions d’hypersensibilité, notamment une anaphylaxie. Les réactions
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| intravitréenne | polysorbate 80, saccharose | |||
d’hypersensibilité peuvent se manifester par une éruption cutanée, du prurit, de l’urticaire, de l’érythème, des réactions anaphylactiques ou anaphylactoïdes graves, ou une inflammation intraoculaire grave. Il faut inciter les patients à signaler le moindre symptôme d’anaphylaxie, de réaction allergique ou d’inflammation intraoculaire (p. ex., rougeur ou douleur oculaire, photophobie).
Ophtalmologique
Endophtalmie, décollement ou déchirure de la rétine et cataracte traumatique
Les injections intravitréennes, y compris celles de Beovu, ont été associées à une endophtalmie, à un décollement ou à une déchirure de la rétine et à des cataractes traumatiques (voir 8 EFFETS INDÉSIRABLES). Des techniques d’injection aseptiques appropriées doivent toujours être utilisées lors de l’administration de Beovu.
Inflammation intraoculaire, incluant vascularite rétinienne et/ou occlusion vasculaire rétinienne
Des cas d’inflammation intraoculaire, incluant la vascularite rétinienne et/ou l’occlusion vasculaire rétinienne, ont été signalés lors de l’emploi de Beovu. Ces événements indésirables d’origine immunitaire peuvent se produire après la première injection intravitréenne et, bien qu’ils puissent survenir n’importe quand pendant le traitement, ils ont été plus fréquents au début de celui-ci. Il faut cesser l’administration de Beovu chez les patients qui présentent ces événements. Les patients traités par Beovu qui sont atteints d’une inflammation intraoculaire peuvent présenter un risque de vascularite rétinienne et/ou d’occlusion vasculaire rétinienne et doivent faire l’objet d’un suivi étroit (voir 2 CONTRE-INDICATIONS et 8 EFFETS INDÉSIRABLES).
Les patients qui ont présenté une inflammation intraoculaire et/ou une occlusion vasculaire rétinienne dans les 12 mois précédant la première injection de brolucizumab doivent être étroitement surveillés pendant leur traitement par Beovu, car ils courent un risque accru de vascularite rétinienne et/ou d’occlusion vasculaire rétinienne.
Lors des études cliniques sur Beovu, les effets indésirables associés à une inflammation intraoculaire, y compris la vascularite rétinienne et l’occlusion vasculaire rétinienne, ont été plus fréquents chez les femmes que chez les hommes (voir 8 EFFETS INDÉSIRABLES).
Pendant le traitement d’entretien, l’intervalle entre deux doses de Beovu ne doit pas être inférieur à 8 semaines (voir 4.2 Posologie recommandée et ajustement posologique). Au cours d’une étude clinique de phase IIIa (MERLIN), les cas d’inflammation intraoculaire (y compris la vascularite rétinienne) et d’occlusion vasculaire rétinienne observés après un an de traitement ont été plus fréquents chez les patients atteints de DMLA néovasculaire qui ont reçu une dose d’entretien de Beovu 6 mg toutes les 4 semaines que chez ceux qui ont reçu l’aflibercept à 2 mg toutes les 4 semaines (cas d’inflammation intraoculaire : 9,3 % vs 4,5 %, y compris des cas de vascularite rétinienne [0,8 % vs 0,0 %] et d’occlusion vasculaire rétinienne [2,0 % vs 0,0 %]). La fréquence des cas d’inflammation intraoculaire et d’occlusion vasculaire rétinienne était également plus élevée que chez les patients qui ont reçu une dose d’entretien de Beovu toutes les 8 ou 12 semaines au cours des études déterminantes de phase III (HAWK et HARRIER).
Les patients doivent être informés de signaler sans délai tout symptôme évocateur des effets mentionnés ci-dessus et doivent être pris en charge comme il convient.
Élévations de la pression intraoculaire
Des élévations transitoires de la pression intraoculaire ont été notées dans les 30 minutes suivant l’injection intravitréenne d’inhibiteurs du VEGF, dont Beovu. Des élévations soutenues de la pression intraoculaire ont aussi été signalées (voir 8 EFFETS INDÉSIRABLES). La pression intraoculaire ainsi que le débit sanguin de la tête du nerf optique doivent être surveillés et pris en charge de manière appropriée.
Beovu n’a pas été étudié chez des patients atteints d’un glaucome mal maîtrisé. Il ne faut pas injecter Beovu à un patient s’il a une pression intraoculaire de 30 mmHg ou plus.
Santé reproductive : Potentiel des femmes et des hommes
Les femmes aptes à procréer doivent utiliser une méthode de contraception efficace (taux de grossesse inférieur à 1 %) pendant qu’elles reçoivent Beovu et pendant au moins 1 mois après la dernière dose lorsqu’elles cessent leur traitement par Beovu.
Fertilité et risque tératogène
Dans une étude approfondie du développement pré- et postnatal menée chez des macaques de Buffon femelles gravides, le brolucizumab a été administré à tous les animaux par injection intravitréenne dans un œil à des doses de 3 ou de 6 mg une fois toutes les 4 semaines jusqu’à la mise bas. Une dose additionnelle a été injectée à un sous-groupe d’animaux 28 jours après la mise bas, et des échantillons de sang et de lait ont été prélevés aux fins d’évaluations toxicocinétiques. Des pertes fœtales au cours du deuxième trimestre de la gestation ont été observées dans le groupe traité par la dose de 6 mg dans un œil (une dose 10 fois supérieure à la dose maximale recommandée chez l’être humain (DMRH) exprimée en mg/kg). On n’a pas observé de perte fœtale dans le groupe traité par la dose de 3 mg dans un œil. Chez un seul petit mort-né d’une mère traitée par la dose de 6 mg dans un œil, on a noté l’absence bilatérale de métatarse et l’absence de la partie distale de la queue, vraisemblablement mangés par la mère, quoiqu’on ne puisse écarter la possibilité d’anomalies du développement.
Il est démontré que l’inhibition du VEGF entraîne des malformations, des cas de résorption embryo-fœtale et une baisse du poids fœtal. En outre, l’inhibition du VEGF modifie le développement folliculaire, le fonctionnement du corps jaune et la fertilité. Compte tenu du mode d’action des inhibiteurs du VEGF, il existe un risque pour la fonction reproductrice féminine et le développement embryofœtal.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’y a pas eu d’étude comparative bien conçue sur l’administration de Beovu chez des femmes enceintes. Le risque associé à l’emploi de Beovu pendant la grossesse est inconnu.
Dans une étude menée chez des macaques de Buffon femelles gravides, on a observé des pertes fœtales et l’absence bilatérale de métatarse chez un seul petit de mère traitée par une dose 10 fois supérieure à la DMRH exprimée en mg/kg) (voir Fertilité).
Comme il agit en inhibant le VEGF, le brolucizumab doit être considéré comme ayant un potentiel tératogène et embryo/fœtotoxique. Par conséquent, Beovu ne doit pas être administré aux femmes enceintes à moins que les bienfaits possibles du traitement pour la mère l’emportent sur les risques auxquels le fœtus est exposé.
7.1.2 Femmes qui allaitent
On ignore si le brolucizumab passe dans le lait humain après l’administration de Beovu. Il n’existe pas de données sur les effets de Beovu chez le nourrisson ou sur la lactation. En raison du risque de réactions indésirables au médicament chez l’enfant nourri au sein, l’allaitement n’est pas recommandé pendant le traitement par Beovu ni pendant au moins 1 mois après l’injection de la dernière dose à l’arrêt du traitement.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée dans cette population et, par conséquent, n’a pas autorisé d’indication chez les enfants.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : (voir 4.2 Posologie recommandée et ajustement posologique, Populations particulières et 10 PHARMACOLOGIE CLINIQUE).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Population atteinte de DMLA néovasculaire
Au total, 1088 patients traités par brolucizumab ont formé la population de l’analyse de l’innocuité pendant les deux études de phase III HAWK et HARRIER, l’exposition cumulative à Beovu ayant été de 96 semaines et la dose recommandée de 6 mg ayant été administrée à 730 patients.
Les effets indésirables du médicament signalés le plus souvent chez ≥ 5 % des patients traités par Beovu à 6 mg ont été une baisse de l’acuité visuelle (7 %), une cataracte (7 %), une hémorragie conjonctivale (6 %), des corps flottants (5 %) et une douleur oculaire (5 %).
Les effets indésirables graves rares signalés chez moins de 1 % des patients traités par Beovu à 6 mg ont été une endophtalmie, la cécité, une occlusion de l’artère rétinienne et un décollement de la rétine.
Les effets indésirables les plus souvent rapportés qui ont mené à l’abandon définitif du traitement par Beovu à 6 mg ont été l’endophtalmie, l’uvéite et l’occlusion de l’artère rétinienne.
Population atteinte d’OMD
L’innocuité de Beovu a été évaluée dans le cadre de deux études de phase III contrôlées par agent actif (KESTREL et KITE) menées respectivement chez 368 patients présentant une déficience visuelle due à un OMD qui ont été traités par le brolucizumab à la dose recommandée de 6 mg pendant 52 semaines.
L’effet indésirable signalé le plus souvent (à une fréquence ≥ 5 %) chez les patients traités par Beovu à 6 mg a été l’hémorragie conjonctivale (6 %).
Les effets indésirables moins fréquents, mais graves signalés chez < 1 % des patients traités par Beovu à 6 mg ont été l’endophtalmie, l’occlusion de l’artère rétinienne, l’uvéite et les corps flottants.
Au cours de la période de 52 semaines de l’étude, l’effet indésirable ayant le plus souvent mené à l’abandon définitif du traitement par Beovu à 6 mg a été l’uvéite.
8.2 Effets indésirables observés dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Le Tableau 2 énumère les effets indésirables survenus chez au moins 1 % des patients des études HAWK et HARRIER.
Tableau 2 – Effets indésirables signalés fréquemment (≥ 1 % des sujets) au cours des études HAWK et HARRIER sur la DMLA néovasculaire
Système, organe ou appareil
Terme privilégié
Beovu
(n = 730)
Aflibercept (n = 729) Troubles oculaires
Baisse de l’acuité visuelle 7 % 8 % Cataracte 7 % 11 % Hémorragie conjonctivale 6 % 7 % Corps flottants 5 % 3 % Douleur oculaire 5 % 6 % Inflammation intraoculairea) 4 % 1 % Hémorragie rétinienne 4 % 3 % Décollement du vitré 4 % 3 % Élévation de la pression intraoculaire 4 % 5 % Conjonctivite 3 % 2 % Déchirure de l’épithélium pigmentaire
rétinien 3 % 1 %
Vision trouble 2 % 2 % Abrasion cornéenne 2 % 2 % Déchirure de la rétine 1 % 1 % Kératite ponctuée 1 % 2 % Hyperémie conjonctivale 1 % 1 % Sécrétion lacrymale accrue 1 % 1 % Sensation anormale dans l’œil 1 % 2 % Cécité 1 % 0 % Occlusion de l’artère rétinienne 1 % 0 % Endophtalmie 1 % 0 % Décollement de la rétine 1 % 0 % Décollement de l’épithélium pigmentaire
rétinien 1 % 0 %
Troubles du système immunitaire
Hypersensibilitéb) 2 % 1 %
- a) Y compris des cellules, un érythème et de l’inflammation dans la chambre antérieure, une choriorétinite, une inflammation oculaire, une iridocyclite, une iritis, une uvéite, une humeur vitrée trouble, une hyalite.
- b) Comprend l’urticaire, l’éruption cutanée, le prurit et l’érythème.
Le Tableau 3 énumère les effets indésirables survenus chez au moins 1 % des patients des études KESTREL et KITE.
Tableau 3 – Effets indésirables signalés fréquemment (≥ 1 % des sujets) au cours des études KESTREL et KITE sur l’OMD
Accidents thromboemboliques artériels
Pendant les 96 semaines des études HAWK et HARRIER, 4,5 % de tous les sujets traités par Beovu (33 des 730 sujets) et 4,7 % de ceux ayant reçu l’aflibercept (34 des 729 sujets) ont subi un accident thromboembolique artériel.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables peu courants signalés chez moins de 1 % des patients traités par Beovu à 6 mg au cours des études HAWK et HARRIER sont énumérés ci-dessous.
Troubles oculaires : luminescence diffuse (flare) de la chambre antérieure, inflammation de la chambre antérieure, œdème cornéen, iridocyclite, hémorragie vitréenne, hyalite.
Les effets indésirables peu courants signalés chez moins de 1 % des patients traités par Beovu à 6 mg au cours des études KESTREL et KITE sont énumérés ci-dessous.
Système, organe ou appareil
Terme privilégié
Beovu
(n = 368)
Aflibercept (n = 368) Troubles oculaires
Hémorragie conjonctivale 6 % 7 % Cataracte 4 % 5 % Corps flottants 3 % 2 % Douleur oculaire 3 % 2 % Inflammation intraoculairea) 2 % 1 % Élévation de la pression intraoculaire 2 % 1 % Décollement du vitré 2 % < 1 % Conjonctivite 2 % < 1 % Baisse de l’acuité visuelle 1 % 2 % Abrasion cornéenne 1 % 2 % Hémorragie vitréenne 1 % 1 % Kératite ponctuée 1 % 0 % Vision trouble 1 % 1 % Occlusion de l’artère rétinienne 1 % < 1 % Troubles du système immunitaire
Hypersensibilitéb) 1 % 1 %
- a) Y compris une inflammation oculaire, une iridocyclite, une iritis et une uvéite.
- b) Y compris une urticaire, un prurit et un érythème.
Troubles oculaires : hyperémie conjonctivale, sensation anormale dans l’œil, endophtalmie, larmoiement, déchirure de la rétine, cécité (incluant l’amaurose) et vascularite rétinienne.
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Il n’y a eu aucun résultat laissant croire à un lien entre Beovu et l’apparition d’anomalies importantes sur le plan clinique dans les études de phase III HAWK et HARRIER.
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables suivants, signalés après la commercialisation de Beovu, sont tirés de déclarations spontanées et d’études de cas. Comme il s’agit de déclarations volontaires provenant d’une population de taille incertaine, on ne peut pas en évaluer précisément la fréquence, qui demeure donc inconnue.
Troubles oculaires : occlusion vasculaire rétinienne, vascularite rétinienne, sclérite, épisclérite.
Description d’effets indésirables sélectionnés
Inflammation intraoculaire
D’après les études cliniques, les événements indésirables liés à l’inflammation intraoculaire, y compris la vascularite rétinienne et l’occlusion vasculaire rétinienne, ont été signalés plus fréquemment chez les femmes traitées par Beovu que chez les hommes (p. ex., 5,3 % [22/415] chez les femmes contre 3,2 % [10/315] chez les hommes dans les études HAWK et HARRIER).
D’après les résultats d’une analyse rétrospective de deux bases de données américaines en contexte réel menée auprès de patients atteints de DMLA néovasculaire, évalués pendant une période pouvant atteindre 6 mois suivant l’amorce du traitement par Beovu, la survenue d’inflammation intraoculaire et/ou d’occlusion vasculaire rétinienne était plus probable chez ceux qui avaient déjà subi de telles manifestations dans l’année précédant le traitement par Beovu, par comparaison avec les patients atteints de DMLA néovasculaire qui n’en avaient pas subies.
9 INTERACTIONS MÉDICAMENTEUSES
Les interactions médicamenteuses n’ont fait l’objet d’aucune étude.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le brolucizumab, un inhibiteur du facteur de croissance de l’endothélium vasculaire humanisé, se lie aux isoformes du VEGF-A (p. ex., VEGF110, VEGF121 et VEGF165), empêchant ainsi le VEGF-A de se lier à ses récepteurs VEGFR-1 et VEGFR-2. L’inhibition de la liaison du VEGF-A par le brolucizumab supprime la prolifération des cellules endothéliales in vitro, atténue la néovascularisation et réduit la perméabilité vasculaire.
10.2 Pharmacodynamie
DMLA néovasculaire
Des réductions de l’épaisseur du sous-champ central (ESC) ont été observées chez des patients atteints de DMLA néovasculaire dans tous les groupes traités. Pendant les études HAWK et HARRIER, la
| variation moyenne de l’ESC par rapport aux valeurs initiales (Beovu vs aflibercept) s’élevait à -161 vs - | ||
| 134 microns (HAWK) et à -174 vs -134 microns (HARRIER) à la 16e semaine, à | ||
-173 vs -144 microns
| (HAWK) et à |
-194 vs -144 microns (HARRIER) à la 48e semaine et à -175 vs -149 microns (HAWK) et à -198 vs -155 microns (HARRIER) à la 96e semaine.
OMD
Des réductions de l’ESC ont été observées chez des patients atteints d’OMD dans tous les groupes traités. Lors des études KESTREL et KITE, la variation moyenne de l’ESC par rapport au départ s’est établie comme suit (Beovu vs aflibercept) : -159,5 vs -158,1 microns (KESTREL) et -187,1 vs -157,7 microns (KITE) entre les semaines 40 et 52.
10.3 Pharmacocinétique
Beovu est administré directement dans le vitré de manière à exercer des effets locaux dans l’œil.
Absorption et distribution : Après l’administration intravitréenne d’une seule dose de 6 mg de brolucizumab par œil à des patients atteints de DMLA néovasculaire, la moyenne géométrique de la concentration sérique maximale (Cmax) de brolucizumab libre a été de 49,0 ng/mL (plage de 8,97 à 548 ng/mL) et a été obtenue en 1 jour.
Au terme du schéma posologique proposé pour les injections intravitréennes, les concentrations de brolucizumab étaient généralement voisines ou sous le seuil de quantification (< 0,5 ng/mL) environ 4 semaines après l’administration de cet agent qui d’ailleurs ne s’est pas accumulé dans le sérum de la plupart des patients.
Métabolisme et élimination : Aucune étude sur la biotransformation et l’excrétion du brolucizumab n’a été effectuée. En tant que fragment d’anticorps à chaîne unique, le brolucizumab libre devrait subir à la fois une biotransformation par protéolyse et une élimination à médiation par la cible ou une élimination passive par les reins.
Selon les estimations, après une seule injection intravitréenne, le brolucizumab a été éliminé avec une demi-vie générale moyenne (± écart-type) de 4,3 jours (± 2,2 jours).
Populations et états pathologiques particuliers
Enfants : L’emploi du brolucizumab n’a pas été étudié pour examiner la pharmacocinétique de
Beovu chez les enfants.
- Personnes âgées : Les caractéristiques pharmacocinétiques générales du brolucizumab recensées chez les sujets plus âgés (50 ans et plus) n’étaient pas significativement différentes de celles des sujets plus jeunes.
- Insuffisance hépatique : L’emploi du brolucizumab n’a pas été étudié chez des patients atteints d’insuffisance hépatique.
- Insuffisance rénale : Consécutivement à l’administration de doses de Beovu par voie intravitréenne, la clairance générale moyenne du brolucizumab était de 15 et 30 % plus faible respectivement chez les patients présentant une insuffisance rénale légère (de 50 à 79 mL/min; n = 13) ou modérée (de 30 à 49 mL/min; n = 3) que chez les patients ayant une fonction rénale normale (80 mL/min et plus; n = 25). Cela dit, ces patients n’étaient pas assez nombreux pour que des conclusions définitives puissent en être tirées. Aucun patient atteint d’insuffisance rénale grave (moins de 30 mL/min) n’a participé aux études.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Seringue préremplie
Conserver au réfrigérateur (à une température de 2 à 8 °C).
Ne PAS congeler.
Avant l’utilisation, la coque non entamée peut être gardée à la température ambiante (25 °C) durant tout au plus 24 heures.
Conserver la seringue préremplie à l’abri de la lumière dans sa coque scellée et dans sa boîte.
La date de péremption est inscrite sur la seringue préremplie.
Beovu doit être gardé hors de la portée et de la vue des enfants.
Flacon*
Conserver au réfrigérateur (à une température de 2 à 8 °C).
Ne PAS congeler.
Avant l’utilisation, le flacon non entamé peut être gardé à la température ambiante (25 °C) durant tout au plus 24 heures. Après l’ouverture du flacon, des conditions d’asepsie doivent être respectées.
Conserver le flacon dans sa boîte, à l’abri de la lumière.
La date de péremption est inscrite sur le flacon.
Beovu doit être gardé hors de la portée et de la vue des enfants.
* Le flacon à usage unique n’est pas offert au Canada.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Seringue préremplie
Une fois sortie du réfrigérateur, la solution doit être inspectée visuellement avant d’être administrée. Si des particules ou des opacités sont visibles, la seringue préremplie ne doit pas être utilisée et des méthodes de remplacement adéquates doivent être suivies.
La seringue préremplie est stérile et est destinée à un usage unique seulement. Ne pas utiliser si l’emballage ou la seringue préremplie sont endommagés ou périmés.
Tout produit inutilisé ou déchet doit être éliminé conformément à la réglementation locale en vigueur.
Flacon*
Une fois sortie du réfrigérateur, la solution doit être inspectée visuellement avant d’être administrée. Si des particules ou des opacités sont visibles, le flacon ne doit pas être utilisé et des méthodes de remplacement adéquates doivent être suivies.
Le contenu du flacon et l’aiguille-filtre sont stériles et sont destinés à un usage unique seulement. Ne pas utiliser si l’emballage, le flacon ou l’aiguille-filtre sont endommagés ou périmés. Tout produit inutilisé ou déchet doit être éliminé conformément à la réglementation locale en vigueur.
* Le flacon à usage unique n’est pas offert au Canada.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : brolucizumab
Nom chimique : fragment d’anticorps monoclonal humanisé de type Fv à chaîne unique (scFv) dirigé contre le facteur de croissance de l’endothélium vasculaire humain (VEGFh)
Formule moléculaire et masse
moléculaire :
C1164H1768N310O372S8
26 kDa
Formule développée : Le brolucizumab est une protéine de fusion des régions variables des chaînes légère et lourde d’une immunoglobuline, reliées par un court peptide de liaison à 21 acides aminés. Le peptide de liaison est riche en glycine et en sérine, qui assurent respectivement la flexibilité et la solubilité. Le brolucizumab conserve la spécificité de l’immunoglobuline d’origine, malgré la suppression des régions constantes et l’insertion du peptide de liaison.
Propriétés physicochimiques : Le brolucizumab est une solution aqueuse claire à légèrement opalescente et incolore à légèrement brunâtre-jaune, sans agent de conservation, stérile. Le pH de la solution aqueuse de brolucizumab se situe entre 6,4 et 7,2.
Caractéristiques du produit :
Le brolucizumab est un fragment d’anticorps monoclonal humanisé de type Fv à chaîne unique (scFv) qui se lie au VEGFh-A. Le brolucizumab est produit dans des cellules d’Escherichia coli au moyen de la technologie de l’ADN recombinant.
14 ESSAIS CLINIQUES
14.1 Études cliniques par indication
Traitement de la DMLA néovasculaire
L’efficacité et l’innocuité de Beovu ont été évaluées dans le cadre de deux études de non-infériorité de phase III multicentriques, menées à double insu, avec répartition aléatoire et agent de comparaison actif (études HAWK et HARRIER) chez des patients atteints de DMLA néovasculaire (humide). Au total, 1817 patients se sont prêtés au processus de répartition aléatoire et ont été traités (1088 par Beovu et 729 par l’aflibercept). Le Tableau 4 est un résumé du plan de ces deux études et des caractéristiques des participants.
Tableau 4 – Résumé du plan des études sur la DMLA néovasculaire et des données démographiques des patients y ayant participé
Nº d’étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
Étude RTH258-C001 (HAWK) | Étude multicentrique de non-infériorité, à répartition aléatoire et à double insu, contrôlée par agent actif | Beovu à 3 mg/50 µl, injection intravitréenne, 3 x toutes les 4 semaines + toutes les 12 semaines/ 8 semaines Beovu à 6 mg/50 µl, injection intravitréenne, 3 x toutes les 4 semaines + toutes les 12 semaines/ 8 semaines Aflibercept à 2 mg/50 µl, injection intravitréenne, 3 x toutes les 4 semaines + toutes les 8 semaines | Beovu à 3 mg : n = 360 Beovu à 6 mg : n = 361 Aflibercept à 2 mg : n = 361 | 76,6 (50-97 ans) | Hommes : 43,4 % Femmes : 56,6 % | ||
Étude RTH258-C002 (HARRIER) | Étude multicentrique de non-infériorité, à répartition aléatoire et à double insu, contrôlée par agent actif | Beovu à 6 mg/50 µl, injection intravitréenne, 3 x toutes les 4 semaines + toutes les 12 semaines/ 8 semaines Aflibercept à 2 mg/50 µl, injection intravitréenne, 3 x toutes les 4 semaines + toutes les 8 semaines | Beovu à 6 mg : n = 372 Aflibercept à 2 mg : n = 371 | 75,2 (50-95 ans) | Hommes : 42,9 % Femmes : 57,1 % | ||
Les patients de l’étude HAWK ont été affectés de façon aléatoire, dans un rapport 1:1:1, à l’un des schémas posologiques suivants :
- brolucizumab à 3 mg administré toutes les 12 ou 8 semaines après les 3 premières doses mensuelles;
- brolucizumab à 6 mg administré toutes les 12 ou 8 semaines après les 3 premières doses mensuelles;
- aflibercept à 2 mg administré toutes les 8 semaines après les 3 premières doses mensuelles.
Les patients de l’étude HARRIER ont été affectés de façon aléatoire, dans un rapport 1:1, à l’un des schémas posologiques suivants :
- brolucizumab à 6 mg administré toutes les 12 ou 8 semaines après les 3 premières doses mensuelles;
- aflibercept à 2 mg administré toutes les 8 semaines après les 3 premières doses mensuelles.
Après l’administration des 3 premières doses mensuelles (semaines 0, 4 et 8), les médecins traitants des deux études ont dû décider si les patients poursuivraient leur traitement à intervalles de 8 ou de 12 semaines d’après les mesures visuelles et anatomiques témoignant de l’activité de leur maladie. Cette dernière a été évaluée aux 16e et 20e semaines, puis à chacune des visites de traitement subséquentes espacées de 12 semaines. L’intervalle de traitement était ajusté à 8 semaines et le restait jusqu’à la fin de l’étude chez les patients qui, à l’une ou l’autre de ces visites, présentaient une activité de la maladie (p. ex., perte d’acuité visuelle, augmentation de l’ESC et/ou présence de liquides rétiniens [LIR/LSR, sous-EPR]).
Le paramètre principal d’évaluation de l’efficacité pour ces études était la variation, par rapport à la valeur initiale, de la meilleure acuité visuelle corrigée (MAVC) mesurée à la 48e semaine au moyen du score de lettres à l’échelle ETDRS (Early Treatment Diabetic Retinopathy Study), l’objectif principal étant de démontrer la non-infériorité de Beovu par rapport à l’aflibercept en appliquant une marge de non-infériorité de 4 lettres.
L’efficacité de Beovu à 6 mg (administré toutes les 12 semaines ou toutes les 8 semaines) ne s’est pas révélée inférieure à celle de l’aflibercept à 2 mg (administré toutes les 8 semaines) pour ce qui est de la variation de la meilleure acuité visuelle corrigée (MAVC) entre le début et la 48e semaine des deux études.
Les résultats obtenus à la 48e semaine des deux études sont décrits en détail au Tableau 5 et à la Figure 1 ci-dessous.
Tableau 5 – Résultats obtenus pour l’efficacité à la 48e semaine des études de phase III HAWK et HARRIER
| HAWK | HARRIER | ||||||||||||||||||||||
| Mesure de l’efficacité | Sem | Beovu (n = 360) | Aflibercept à 2 mg (n = 360) | Différence | Beovu (n = 370) | Aflibercept à 2 mg (n = 369) | Différence | ||||||||||||||||
| (IC à 95 %) | (IC à 95 %) | ||||||||||||||||||||||
| brolucizumab | brolucizuma | ||||||||||||||||||||||
| moins | b moins | ||||||||||||||||||||||
| aflibercept | aflibercept | ||||||||||||||||||||||
MAVC moyenne initiale | - | 60,8 (é.-t. = 13,7) | 60,0 (é.-t. = 13,9) | - | 61,5 (é.-t. = 12,6) | 60,8 (é.-t. = 12,9) | - | ||||||||||||||||
Variation moyenne (E.-T.) de la MAVC par rapport à la valeur initiale (mesurée par le score de lettres à l’échelle ETDRS) | 48 | 6,6 (0,71) | 6,8 (0,71) | -0,2 (-2,1 à 1,8) p < 0,0001a) | 6,9 (0,61) | 7,6 (0,61) | -0,7 (-2,4 à 1,0) p < 0,0001a) | ||||||||||||||||
| HAWK | HARRIER | ||||||||||||||||||||||
| Mesure de l’efficacité | Sem | Beovu (n = 360) | Aflibercept à 2 mg (n = 360) | Différence | Beovu (n = 370) | Aflibercept à 2 mg (n = 369) | Différence | ||||||||||||||||
| (IC à 95 %) | (IC à 95 %) | ||||||||||||||||||||||
| brolucizumab | brolucizuma | ||||||||||||||||||||||
| moins | b moins | ||||||||||||||||||||||
| aflibercept | aflibercept | ||||||||||||||||||||||
% de patients ayant gagné au moins 15 lettres de vision ou dont la MAVC était d’au moins 84 lettres à la 48e semaine | 48 | 33,6 | 25,4 | 8,2 (2,2 à 15,0) | 29,3 | 29,9 | -0,6 (-7,1 à 5,8) | ||||||||||||||||
% de patients ayant eu une perte d’acuité visuelle (perte de MAVC ≥ 15 lettres) | 48 | 6,4 | 5,5 | 0,9 (-2,7 à 4,3) | 3,8 | 4,8 | -1,0 (-3,9 à 2,2) | ||||||||||||||||
MAVC : meilleure acuité visuelle corrigée; E.-T. : erreur-type; é.-t. : écart-type; ETDRS : Early Treatment Diabetic Retinopathy Study; IC : intervalle de confiance : Sem : semaine Les mesures de la MAVC prises après l’instauration d’un traitement par un autre inhibiteur du VEGF dans l’œil étudié sont censurées et la dernière mesure enregistrée avant le début de cet autre traitement a été prise en compte dans ces analyses. Imputation des données manquantes au moyen de la dernière mesure enregistrée auparavant.
| |||||||||||||||||||||||
À la 96e semaine des études HAWK et HARRIER, la variation moyenne de la MAVC (mesurée au moyen du score de lettres à l’échelle ETDRS) enregistrée par rapport aux valeurs initiales se chiffrait à 5,9 et à 6,1 pour le brolucizumab à 6 mg, alors qu’elle s’inscrivait à 5,3 et à 6,6 pour l’aflibercept, respectivement. Toujours à la 96e semaine de ces études, le pourcentage de patients dont la vision s’était améliorée d’au moins 15 lettres ou dont la MAVC était égale ou supérieure à 84 lettres s’élevait à 34,2 % et à 29,1 % pour le brolucizumab à 6 mg, et à 27,0 % et à 31,5 % pour l’aflibercept. Par ailleurs, à ce même intervalle de mesure des deux études, le pourcentage de patients dont l’acuité visuelle avait diminué (≥ 15 lettres) s’établissait à 8,1 % et à 7,1 % pour le brolucizumab à 6 mg, alors qu’il se chiffrait à 7,4 % et à 7,5 % pour l’aflibercept.
Figure 1 – Variation moyenne de l’acuité visuelle entre le début et la 96e semaine des études HAWK et HARRIER
HAWK
HARRIER
À la 48e semaine, 56 % (HAWK) et 51 % (HARRIER) des patients recevant Beovu à 6 mg suivaient toujours leur traitement à intervalles de 12 semaines; à la 96e semaine, ils étaient 45 % et 39 %, respectivement. Chez les patients jugés admissibles au traitement toutes les 12 semaines pendant le premier intervalle de 12 semaines, 85 % (HAWK) et 82 % (HARRIER) ont continué de recevoir une dose toutes les 12 semaines jusqu’à la 48e semaine.
Traitement de l’OMD
L’innocuité et l’efficacité de Beovu ont été évaluées dans le cadre de deux études multicentriques de phase III, à répartition aléatoire et à double insu, contrôlées par agent actif (KESTREL et KITE) menées chez des patients atteints d’œdème maculaire diabétique (OMD).
Au total, 926 patients ont été traités pendant 1 an au cours de ces études (558 par le brolucizumab et 368 par l’aflibercept à 2 mg). L’âge des patients allait de 23 à 87 ans, la moyenne étant de 63 ans. Le Tableau 6 est un résumé du plan de ces deux études et des caractéristiques des participants.
Tableau 6 – Résumé du plan des études sur l’OMD et des données démographiques des patients y ayant participé
No d’étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration et | |||||||
| durée | |||||||
Étude KESTREL | Étude multicentrique de non-infériorité, à répartition aléatoire et à double insu, contrôlée par agent actif | Beovu à 3 mg/50 µl, injection intravitréenne, 5 × toutes les 6 semaines + toutes les 12 semaines/ 8 semaines Beovu à 6 mg/50 µl, injection intravitréenne, 5 × toutes les 6 semaines + toutes les 12 semaines/ 8 semaines Aflibercept à 2 mg/50 µl, injection intravitréenne, 5 × toutes les 4 semaines + toutes les 8 semaines | Beovu à 3 mg : n = 190 Beovu à 6 mg : n = 189 Aflibercept à 2 mg : n = 187 | 63,6 (23-87 ans) | Hommes : 62,7 % Femmes : 37,3 % | ||
| Étude KITE | Étude multicentrique de non-infériorité, à répartition aléatoire et à double insu, contrôlée par agent actif | Beovu à 6 mg/50 µl, injection intravitréenne, 5 × toutes les 6 semaines + toutes les 12 semaines/ 8 semaines (avec l'option de prolonger de 4 semaines l’intervalle entre les doses pendant la deuxième année) Aflibercept à 2 mg/50 µl, injection intravitréenne, 5 × toutes les 4 semaines + toutes les 8 semaines | Beovu à 6 mg : n = 179 Aflibercept à 2 mg : n = 181 | 62,2 (24-86 ans) | Hommes : 65,3 % Femmes : 34,7 % | ||
Les patients de l’étude KESTREL ont été affectés de façon aléatoire, dans un rapport 1:1:1, à l’un des schémas posologiques suivants :
- brolucizumab à 6 mg administré toutes les 6 semaines pour les 5 premières doses, puis brolucizumab à 6 mg toutes les 12 ou 8 semaines;
- brolucizumab à 3 mg administré toutes les 6 semaines pour les 5 premières doses, puis brolucizumab à 3 mg toutes les 12 ou 8 semaines;
aflibercept à 2 mg administré toutes les 4 semaines pour les 5 premières doses, puis aflibercept à
2 mg toutes les 8 semaines.
Les patients de l’étude KITE ont été affectés de façon aléatoire, dans un rapport 1:1, à l’un des schémas posologiques suivants :
- brolucizumab à 6 mg administré toutes les 6 semaines pour les 5 premières doses, puis brolucizumab à 6 mg toutes les 12 ou 8 semaines;
aflibercept à 2 mg administré toutes les 4 semaines pour les 5 premières doses, puis aflibercept à
2 mg toutes les 8 semaines.
Après l’administration des 5 premières doses (semaines 0, 6, 12, 18 et 24), les patients des groupes brolucizumab des deux études étaient traités toutes les 12 semaines, et l’intervalle entre les doses pouvait être ajusté à 8 semaines selon l’activité de la maladie. Un médecin évaluait l’activité de la maladie durant le premier intervalle de 12 semaines (à la 32e et à la 36e semaine) et à chaque visite subséquente prévue toutes les 12 semaines. L’intervalle de traitement était ajusté à 8 semaines chez les patients qui, à l’une ou l’autre de ces visites, présentaient une activité de la maladie (p. ex., perte d’acuité visuelle, augmentation de l’épaisseur du sous-champ central [ESC] et/ou présence de liquide intrarétinien/sous-rétinien [LIR/LSR]). L’aflibercept, l’agent de comparaison, était administré toutes les 8 semaines après les 5 premières doses mensuelles.
Le paramètre principal d’évaluation de l’efficacité pour les deux études était la variation, par rapport à la valeur initiale, de la meilleure acuité visuelle corrigée (MAVC) mesurée à la 52e semaine au moyen du score de lettres à l’échelle ETDRS (Early Treatment Diabetic Retinopathy Study), l’objectif principal étant de démontrer la non-infériorité de Beovu comparativement à l’aflibercept à 2 mg. Dans les deux études, Beovu à 6 mg (administré toutes les 12 semaines ou toutes les 8 semaines) s’est révélé non inférieur à l’aflibercept à 2 mg (administré toutes les 8 semaines).
Les résultats détaillés des deux études sont décrits au Tableau 7 et à la Figure 2 ci-dessous.
Tableau 7 – Résultats sur l’efficacité à la 52e semaine des études de phase III KESTREL et KITE
| KESTREL | KITE | ||||||||||||||||||||||
| Mesure de l’efficacité | Sem | Beovu (n = 189) | Aflibercept à 2 mg (n = 187) | Différence | Beovu (n = 179) | Aflibercept à 2 mg (n = 181) | Différence | ||||||||||||||||
| (IC à 95 %) | (IC à 95 %) | ||||||||||||||||||||||
| Beovu moins | Beovu moins | ||||||||||||||||||||||
| aflibercept | aflibercept | ||||||||||||||||||||||
MAVC moyenne initiale | - | 66,6 (É.-T. = 9,67) | 65,2 (É.-T. = 12,38) | - | 66,0 (É.- T. = 10,77) | 63,7 (É.- T. = 11,70) | - | ||||||||||||||||
Variation de la MAVC vs la valeur initiale (mesurée par le score de lettres ETDRS) – moyenne MC (E.-T.) | 52 | 9,2 (0,57) | 10,5 (0,57) | −1,3 (−2,9 à 0,3) p < 0,001a | 10,6 (0,66) | 9,4 (0,66) | 1,2 (−0,6 à 3,1) p < 0,001a | ||||||||||||||||
| KESTREL | KITE | ||||||||||||||||||||||
| Mesure de l’efficacité | Sem | Beovu (n = 189) | Aflibercept à 2 mg (n = 187) | Différence | Beovu (n = 179) | Aflibercept à 2 mg (n = 181) | Différence | ||||||||||||||||
| (IC à 95 %) | (IC à 95 %) | ||||||||||||||||||||||
| Beovu moins | Beovu moins | ||||||||||||||||||||||
| aflibercept | aflibercept | ||||||||||||||||||||||
| Gain ≥ 15 lettres à la MAVC vs la valeur initiale ou MAVC ≥ 84 (%) | 52 | 36,0 | 40,1 | −4,1 (−13,3 à 5,9) | 46,8 | 37,2 | 9,6 (−0,4 à 20,2) | ||||||||||||||||
MAVC : meilleure acuité visuelle corrigée; les mesures de la MAVC prises après l’instauration d’un autre traitement de l’OMD dans l’œil étudié ont été censurées et remplacées par la dernière valeur obtenue avant le début de cet autre traitement.
| |||||||||||||||||||||||
Figure 2 – Variation moyenne de l’acuité visuelle entre le début et la 52e semaine des études KESTREL et KITE
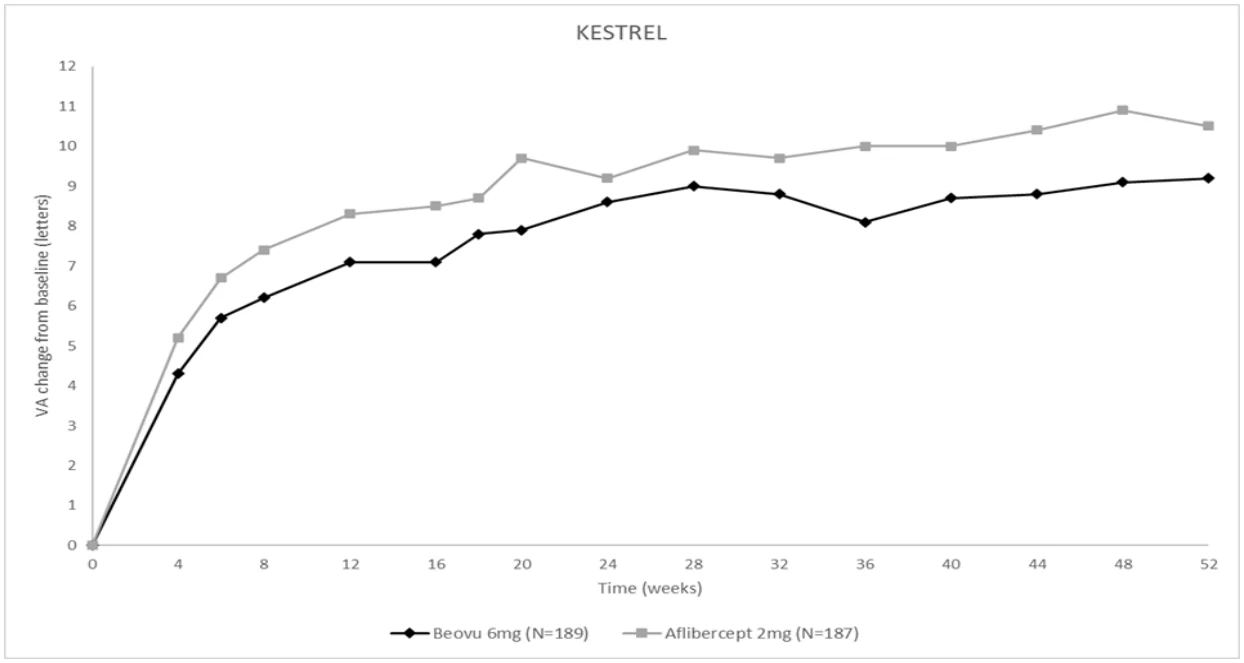
Au cours des études KESTREL et KITE, respectivement, 55 % et 50 % des patients traités par Beovu à 6 mg ont reçu le médicament toutes les 12 semaines jusqu’à la 52e semaine. Chez les patients jugés admissibles au traitement toutes les 12 semaines pendant le premier intervalle de 12 semaines, 88 % et 95 % ont continué de recevoir une dose toutes les 12 semaines jusqu’à la 52e semaine.
14.3 Immunogénicité
Comme avec toutes les protéines thérapeutiques, il existe un risque de réaction immunitaire chez les patients traités par Beovu. L’immunogénicité de Beovu a été évaluée dans des échantillons de sérum. Les données sur l’immunogénicité reflètent le pourcentage de patients ayant eu des résultats considérés comme étant positifs aux immunodosages d’anticorps anti-brolucizumab. La détection d’une réaction immunitaire dépend fortement de la sensibilité et de la spécificité des méthodes utilisées, de la manipulation des échantillons, du moment de prélèvement de ceux-ci, des médicaments pris en concomitance et de la maladie sous-jacente. Pour ces raisons, la comparaison des fréquences de formation d’anticorps anti-brolucizumab et d’anticorps dirigés contre d’autres produits pourrait mener à des conclusions erronées.
DMLA néovasculaire
Des anticorps dirigés contre le brolucizumab ont été décelés chez de 36 à 52 % des sujets jamais traités auparavant, à partir de l’échantillon de sang prélevé avant le traitement. De tels anticorps ont été détectés au moins une fois chez de 53 à 67 % des sujets ayant entrepris leur traitement par Beovu.
Une inflammation intraoculaire a été observée chez 6 % des sujets porteurs d’anticorps anti-brolucizumab apparus en cours de traitement par Beovu comparativement à 1 % de ceux qui n’en étaient pas porteurs. 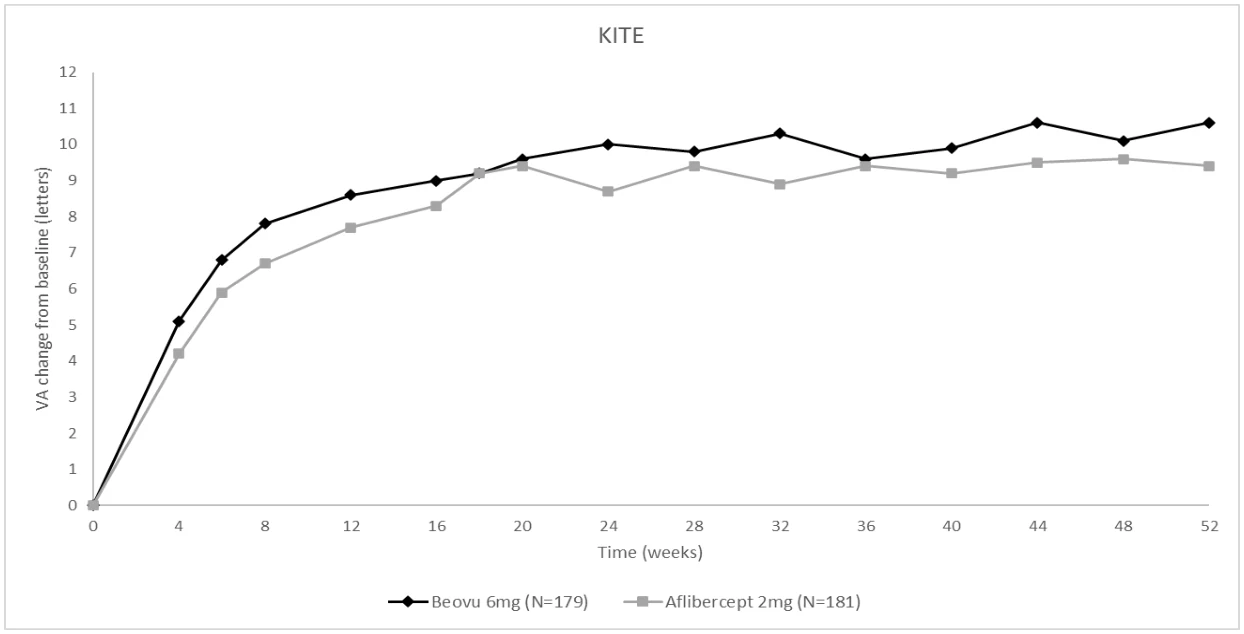
OMD
La fréquence de formation d’anticorps anti-brolucizumab avant le traitement était de 64 %. Après l’administration de Beovu pendant 52 semaines, des anticorps anti-brolucizumab apparus en cours de traitement ont été détectés chez de 12 à 18 % des patients.
Une inflammation intraoculaire a été observée chez 4,4 % des sujets porteurs d’anticorps anti-brolucizumab apparus en cours de traitement par Beovu comparativement à 1,6 % de ceux qui n’en étaient pas porteurs.
Chez les patients atteints de DMLA néovasculaire ou d’OMD et porteurs d’anticorps anti-brolucizumab apparus en cours de traitement, les cas d’inflammation intraoculaire ont été plus nombreux. La vascularite rétinienne et/ou l’occlusion vasculaire rétinienne, généralement en présence d’une inflammation intraoculaire, sont des événements indésirables d’origine immunitaire liés à l’exposition à Beovu. Cette réponse des anticorps survenant durant le traitement peut apparaître à la suite de la première injection intravitréenne (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Les anticorps anti-brolucizumab n’ont été associés à aucune incidence sur l’efficacité clinique.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Une étude toxicologique de 6 mois a été menée avec chez des macaques de Buffon (3 animaux des deux sexes par groupe) ayant reçu dans un œil des doses répétées de brolucizumab (0, 1, 3 ou 6 mg/mL [50 µL]) administré à raison d’une injection intravitréenne toutes les 4 semaines pendant 26 semaines. Les évaluations comprenaient les suivantes : vérifications quotidiennes de la morbidité et de la mortalité, observations cliniques (dont une respiration et un comportement anormaux), prise du poids corporel, examens ophtalmoscopiques indirects et biomicroscopiques, mesures de la pression intraoculaire, électrorétinogrammes, pathologie clinique, analyse de la toxicocinétique et des anticorps anti-médicament du sérum et du vitré de même qu’examens macroscopiques et microscopiques. Une inflammation intraoculaire minime et passagère imputée à la méthode d’injection a été observée chez les sujets de tous les groupes, y compris chez les témoins. Même si cette inflammation s’est aggravée chez quelques singes ayant reçu le brolucizumab (1 ayant reçu la dose de 3 mg et 2, celle de 6 mg), aucun effet toxique oculaire ou général n’a été observé.
La dose sans effet nocif observable (DSENO) oculaire et général du brolucizumab à 6 mg par œil toutes les 4 semaines fournit une marge d’innocuité oculaire du double (basée sur le volume oculaire comparatif) par rapport à la dose recommandée chez l’être humain. Une exposition générale a été observée suivant l’administration intravitréenne.
Cancérogénicité : Aucune étude servant à déterminer le pouvoir carcinogène du brolucizumab n’a été menée.
Génotoxicité : Aucune étude servant à déterminer le pouvoir génotoxique du brolucizumab n’a été menée.
Toxicologie pour la reproduction et le développement : Compte tenu du mode d’action des inhibiteurs du VEGF, le brolucizumab est considéré comme possiblement tératogène, embryotoxique et fœtotoxique.