


Monographie de produit - Susvimo
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
Sans objet
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ................... 2
TABLE DES MATIÈRES ............................................................................................................. 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ......................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants ..................................................................................................................... 4
1.2 Personnes âgées ...................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ........................ 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.1 Considérations posologiques ................................................................................... 5
4.2 Posologie recommandée et ajustement posologique ............................................. 5
4.3 Reconstitution .......................................................................................................... 7
4.4 Administration ......................................................................................................... 7
4.5 Dose oubliée ............................................................................................................ 8
5 SURDOSAGE ................................................................................................................ 8
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ...... 8
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 9
7.1 Populations particulières ....................................................................................... 14
7.1.1 Femmes enceintes ........................................................................................... 14
7.1.2 Femmes qui allaitent ....................................................................................... 15
7.1.3 Enfants ............................................................................................................. 15
7.1.4 Personnes âgées .............................................................................................. 15
8 EFFETS INDÉSIRABLES ................................................................................................ 15
8.1 Aperçu des effets indésirables ............................................................................... 15
8.2 Effets indésirables observés au cours des études cliniques .................................. 16 8.3 Effets indésirables peu fréquents observés au cours des études cliniques .......... 20
8.4 Résultats anormaux aux analyses biomédicales : données hématologiques, données biochimiques et autres données quantitatives ................................................ 20
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 20
9.2 Aperçu des interactions médicamenteuses .......................................................... 20
9.3 Interactions médicament-comportement ............................................................. 20
9.4 Interactions médicament-médicament ................................................................. 20
9.5 Interactions médicament-aliment ......................................................................... 21
9.6 Interactions médicament-plante médicinale ........................................................ 21
9.7 Interactions médicament-épreuves de laboratoire............................................... 21
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 21
10.1 Mode d’action .................................................................................................. 21
10.2 Pharmacodynamie ........................................................................................... 21
10.3 Pharmacocinétique .......................................................................................... 21
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ......................................................... 23
12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT ............................... 23
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ....................................................................... 25
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 25
14 ÉTUDES CLINIQUES .................................................................................................... 26
14.1 Études cliniques par indication ........................................................................ 26
14.3 Immunogénicité ............................................................................................... 29
15 MICROBIOLOGIE ....................................................................................................... 30
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 30
17 MONOGRAPHIES DE RÉFÉRENCE ............................................................................... 31
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ........................................................................ 32
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
SUSVIMO (ranibizumab injectable) est indiqué pour le traitement des patients atteints de dégénérescence maculaire liée à l’âge (DMLA) néovasculaire (forme exsudative ou humide) qui ont obtenu une réponse confirmée à des injections intravitréennes d’un inhibiteur du facteur de croissance de l’endothélium vasculaire (VEGF) et qui doivent en recevoir fréquemment (toutes les 8 semaines ou plus souvent) pour maintenir leur acuité visuelle.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : aucune différence notable quant à l’effet et à l’innocuité du traitement n’a été observée en fonction de l’âge (voir 4.1 Considérations posologiques; Populations particulières, Personnes âgées, et 10.3 Pharmacocinétique; Populations particulières et états pathologiques, Personnes âgées).
2 CONTRE-INDICATIONS
Susvimo est contre-indiqué chez les patients qui présentent une hypersensibilité au ranibizumab, à un ingrédient de sa présentation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
Susvimo est contre-indiqué chez les patients atteints d’infections oculaires ou périoculaires évolutives ou soupçonnées.
Susvimo est contre-indiqué chez les patients présentant une inflammation intraoculaire évolutive.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
| |||||
| précoce avec réparation chirurgicale des rétractions ou érosions conjonctivales peuvent | ||
| réduire le risque d’endophtalmie. | ||
| ||
| l’implant avec assemblage de l’outil de pose pour Susvimo et l’aiguille de chargement pour | ||
| Susvimo; l’aiguille de recharge pour Susvimo; ou l’outil de retrait de l’implant pour Susvimo | ||
| ainsi qu’une formation sur les interventions liées à l’implant sont requises (voir 7 MISES | ||
| EN GARDE ET PRÉCAUTIONS, Ophtalmologie, 4.1 Considérations posologiques, | ||
| 4.4 Administration). | ||
| ||
| risques associés aux interventions de pose, de recharge-échange et de retrait de Susvimo. | ||
| Les patients doivent se faire expliquer comment prendre soin de leurs yeux tout au long | ||
| du traitement par Susvimo pour prévenir des manifestations indésirables graves, | ||
| notamment l’endophtalmie. Pour recevoir Susvimo, les patients doivent aussi avoir signé | ||
| le formulaire de consentement à une intervention chirurgicale conformément à la pratique | ||
| clinique locale (voir 4.4 Administration). | ||
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Généralités
- Susvimo est uniquement destiné à l’administration par voie intravitréenne au moyen de l’implant pour Susvimo. Susvimo ne doit être administré par aucune autre voie (p. ex. injection intravitréenne en bolus).
- Le chargement et la pose de l’implant, de même que son retrait, doivent être effectués dans une salle d’opération, selon une technique d’asepsie, par un ophtalmologiste expérimenté en chirurgie vitréo-rétinienne et qualifié pour les interventions liées aux implants.
- L’intervention de recharge-échange de l’implant doit être effectuée dans des conditions d’asepsie par un ophtalmologiste qui a reçu une formation à cet effet.
- Lire les plus récentes instructions fournies par le fabricant dans le mode d’emploi concernant l’implant avec assemblage de l’outil de pose pour Susvimo et l’aiguille de chargement pour Susvimo; l’aiguille de recharge pour Susvimo; ou l’outil de retrait de l’implant pour Susvimo avant de procéder au chargement, à la pose, à la recharge ou au retrait de l’implant.
- Pour éviter les erreurs de médication, il est important de vérifier l’étiquette des fioles pour s’assurer que le médicament préparé et administré est bien Susvimo.
- Ne pas utiliser Susvimo au lieu ou en plus d’autres préparations de ranibizumab.
4.2 Posologie recommandée et ajustement posologique
La dose recommandée de Susvimo est de 2 mg (0,02 ml d’une solution de 100 mg/ml) libérés en continu au moyen de l’implant Susvimo, avec recharge toutes les 24 semaines (environ tous les 6 mois).
Une surveillance par le médecin traitant peut être nécessaire entre les visites prévues pour les recharges.
Traitement additionnel par injection intravitréenne de ranibizumab
Un traitement additionnel par injection intravitréenne de 0,5 mg (10 mg/ml) de ranibizumab peut être administré dans l’œil touché une fois l’implant Susvimo en place, si la situation clinique l’exige (voir 14 ÉTUDES CLINIQUES).
Veuillez consulter les renseignements posologiques complets pour l’injection intravitréenne de 0,5 mg (10 mg/ml) de ranibizumab en traitement additionnel.
Interruptions du traitement (recharge-échange) liées à des manifestations indésirables
Pour les interruptions de traitement (recharge-échange) liées à des manifestations indésirables, voir le tableau 1.
Tableau 1 Tableau des interruptions du traitement (recharge-échange) en cas de manifestations indésirables
| Manifestation indésirable | Modification | ||||
| Inflammation intraoculaire avec Tyndall cellulaire ou protéique ≥ 1+ | Suspendre le traitement (recharge-échange) | ||||
| Manifestations indésirables menaçant la vue (p. ex. décollement rhegmatogène de la rétine, hémorragie vitréenne, perte de vision inexpliquée, etc.) | Suspendre le traitement (recharge-échange) | ||||
| Infection locale d’un œil | Suspendre le traitement (recharge-échange) | ||||
| Endophtalmie infectieuse | Suspendre le traitement (recharge-échange) | ||||
| Infection générale grave | Suspendre le traitement (recharge-échange) | ||||
| Altération visible de l’implant (p. ex. déplacement du septum) ou luxation de l’implant (voir 7 MISES EN GARDE ET PRÉCAUTIONS) | Suspendre le traitement (recharge-échange) Envisager le retrait de l’implant Les risques associés au retrait ou au maintien en place d’un implant endommagé ou non fonctionnel n’ont pas été établis (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Autres). Consulter la section 4.4 Administration, Retrait de l’implant oculaire Susvimo. | ||||
Personnes âgées (≥ 65 ans)
Aucun ajustement de la dose de Susvimo n’est requis chez les patients de 65 ans ou plus (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Personnes âgées).
Insuffisants rénaux
Voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques.
Insuffisants hépatiques
L’innocuité et l’efficacité de Susvimo n’ont pas été établies chez les patients atteints d’insuffisance hépatique (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques).
4.3 Reconstitution
Sans objet
4.4 Administration
- Susvimo peut être administré seulement à des patients qui ont été bien informés des risques associés aux interventions de pose, de recharge-échange et de retrait de Susvimo et qui ont signé le formulaire de consentement à une intervention chirurgicale conformément à la pratique clinique locale.
- Susvimo doit être administré uniquement à des patients qui ont reçu des directives sur la façon de prendre soin de leurs yeux pour prévenir les manifestations indésirables graves, notamment l’endophtalmie, tout au long du traitement par Susvimo, y compris après l’intervention chirurgicale de pose de l’implant, une intervention de recharge-échange ou le retrait de l’implant.
- Les patients doivent être avertis de consulter immédiatement un ophtalmologiste en cas de changements soudains de leur vision pendant un traitement par Susvimo.
Chargement de l’implant oculaire Susvimo
Une dose initiale de 0,02 ml de Susvimo est transférée dans l’implant avant la pose de celui-ci. Le délai entre le chargement de l’implant oculaire et la pose dans l’œil du patient doit être d’au plus 30 minutes. L’aiguille de chargement ne doit servir qu’au chargement.
Veuillez consulter le plus récent mode d’emploi fourni par le fabricant concernant l’aiguille de chargement pour Susvimo.
Pose de l’implant oculaire Susvimo
La pose de l’implant oculaire Susvimo est une intervention chirurgicale qui doit être effectuée par un ophtalmologiste ayant de l’expérience en chirurgie vitréo-rétinienne et ayant reçu une formation sur les interventions de pose de l’implant Susvimo.
Veuillez consulter le plus récent mode d’emploi fourni par le fabricant concernant l’implant avec assemblage de l’outil de pose pour Susvimo.
Recharge-échange de Susvimo
L’intervention de recharge-échange de Susvimo doit être effectuée dans des conditions d’asepsie strictes par un ophtalmologiste ayant de l’expérience en chirurgie ophtalmique et ayant reçu une formation sur les interventions de recharge-échange de Susvimo, ce qui comprend le port d’un masque chirurgical et de gants stériles et l’utilisation d’un spéculum palpébral.
L’aiguille de recharge ne doit servir qu’à l’intervention de recharge-échange.
Veuillez consulter le plus récent mode d’emploi fourni par le fabricant concernant l’aiguille de recharge pour Susvimo.
Retrait de l’implant oculaire Susvimo
Le retrait de l’implant oculaire Susvimo est une intervention chirurgicale qui doit être effectuée sous anesthésie adéquate par un ophtalmologiste ayant de l’expérience en chirurgie vitréo-rétinienne et ayant reçu une formation sur les interventions de retrait de l’implant oculaire Susvimo, dans une salle d’opération et dans des conditions d’asepsie strictes. L’implant peut être retiré à la discrétion du médecin si les bienfaits dépassent les risques de l’intervention de retrait et les risques du maintien en place d’un implant endommagé ou non fonctionnel dans l’œil. Veuillez consulter le plus récent mode d’emploi fourni par le fabricant concernant l’outil de retrait de l’implant pour Susvimo.
4.5 Dose oubliée
Si une dose planifiée (recharge-échange) de Susvimo est omise, elle doit être administrée dès que possible et l’intervention subséquente de recharge-échange doit être effectuée 24 semaines (environ 6 mois) plus tard.
5 SURDOSAGE
D’après le volume de chargement de 0,02 ml de l’implant, la quantité maximale de Susvimo qui peut être transférée dans l’implant lors du chargement et des recharges subséquentes est d’environ 2 mg.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Pour faciliter la traçabilité des médicaments biologiques, y compris des agents biosimilaires, les professionnels de la santé doivent reconnaître l’importance de noter le nom commercial et la dénomination commune (ingrédient actif), ainsi que d’autres indicateurs propres au produit, comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 2 Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
Susvimo pour administration intravitréenne par implant oculaire pour Susvimo est un liquide clair à légèrement opalescent, incolore à brun pâle, présenté en fiole unidose contenant 39,5 mg de ranibizumab dans 0,395 ml de solution*. L’implant est conçu pour contenir environ 0,02 ml de solution (2 mg de ranibizumab) lorsqu’il est chargé.
* Un millilitre (ml) de solution contient 100 mg de ranibizumab.
| Voie d’administration | Forme pharmaceutique/ concentration/teneur/ composition | Ingrédients non médicinaux |
| Intravitréenne, pour usage avec implant oculaire | Solution pour injection à 100 mg/ml | Chlorhydrate d’histidine, chlorhydrate de L-histidine monohydraté, eau pour injection, L-histidine, polysorbate 20, saccharose |
Susvimo est offert en deux types de trousse, selon l’intervention :
Trousse de chargement
Une fiole de verre (Susvimo) et une aiguille de chargement (calibre 34 [0,18 mm] x 3 mm, 5 µm), à usage unique
Trousse de recharge-échange
Une fiole de verre (Susvimo) et une aiguille de recharge (calibre 34 [0,18 mm] x 5 mm, 5 µm), à usage unique
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
- Avant de décider de poser l’implant qui libère le ranibizumab, les médecins doivent s’assurer que les patients sont pleinement conscients des risques associés à l’implant et aux interventions et qu’ils sont capables de suivre comme il se doit toutes les instructions fournies sur les soins des yeux, afin de prévenir les manifestations indésirables graves, notamment l’endophtalmie. Les patients doivent aussi recevoir la consigne de signaler sur-le-champ à leur ophtalmologiste tout inconfort inattendu qui pourrait survenir pendant la durée de vie de l’implant.
- Afin d’améliorer la traçabilité des agents biologiques et des dispositifs, la marque et le numéro de lot du produit administré doivent être clairement consignés (ou indiqués) dans le dossier du patient.
- L’implant et/ou les interventions liées à l’implant ont été associés à une endophtalmie, à un décollement rhegmatogène de la rétine, à une hémorragie vitréenne, à une bulle conjonctivale, à une érosion conjonctivale, à une rétraction conjonctivale, à une luxation du dispositif (implant) et à un déplacement du septum. Les patients doivent recevoir la consigne de signaler sans délai tous les signes ou symptômes, le cas échéant, qui pourraient évoquer ces manifestations. Dans certains cas, ces manifestations peuvent initialement être asymptomatiques. L’implant et le tissu qui recouvre la bride de l’implant doivent faire l’objet d’une surveillance étroite et régulière après les interventions de pose et de recharge-échange pour qu’une intervention médicale ou chirurgicale précoce puisse être pratiquée au besoin.
- Il faut se reporter au plus récent mode d’emploi fourni par le fabricant concernant l’implant avec assemblage de l’outil de pose pour Susvimo et l’aiguille de chargement pour Susvimo; l’aiguille de recharge pour Susvimo; ou l’outil de retrait de l’implant pour Susvimo pour des MISES EN GARDE ET PRÉCAUTIONS supplémentaires. Une stricte observance au mode d’emploi le plus récent fourni par le fabricant, ainsi qu’une formation sur les interventions liées à l’implant sont requises pour que les risques liés aux interventions soient réduits au minimum.
L’innocuité et l’efficacité de Susvimo administré dans les deux yeux n’ont pas été étudiées.
Dans les études cliniques, les patients atteints de DMLA humide dans l’œil controlatéral ont reçu des injections intravitréennes d’un inhibiteur du VEGF.
- Les risques associés à l’emploi prolongé de Susvimo et de son implant (y compris le retrait ou le maintien en place d’un implant endommagé ou non fonctionnel, ou le remplacement par un nouvel implant) ne sont pas établis à l’heure actuelle.
- Des précautions particulières doivent être prises lorsque des composants de Susvimo sont manipulés (voir 12 PARTICULARITÉS DE MANIPULATION DU PRODUIT). Conduite de véhicules et utilisation de machines
Susvimo, l’implant, les interventions liées à l’implant et les examens qui y sont associés ont un effet sur la capacité de conduire des véhicules et d’utiliser des machines. Une réduction passagère de la vision peut survenir après des interventions liées à l’implant et les examens de l’œil qui y sont associés. Les patients ne doivent pas conduire un véhicule ni utiliser des machines avant le retrait du couvre-œil et la restauration de la fonction visuelle (voir 8 EFFETS INDÉSIRABLES).
Hypersensibilité
Comme c’est le cas avec toutes les protéines thérapeutiques, il existe un risque théorique de réactions d’hypersensibilité, y compris d’anaphylaxie. Les réactions d’hypersensibilité peuvent se manifester sous forme d’éruption cutanée, de prurit, d’urticaire, d’érythème, de réaction
anaphylactique/anaphylactoïde grave ou d’inflammation intraoculaire grave. Les patients doivent recevoir la consigne de signaler tout symptôme d’anaphylaxie, de réaction allergique ou d’inflammation intraoculaire (p. ex. rougeur oculaire, douleur oculaire, photophobie).
Ophtalmologie
| |
| Susvimo a été associé à une endophtalmie (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET | |
| PRÉCAUTIONS IMPORTANTES et 8.2 Effets indésirables observés au cours des études cliniques). | |
| Ces manifestations peuvent entraîner une perte de vision grave/la cécité. Pendant la période de | |
| comparaison à un agent actif au cours des essais cliniques contrôlés, le taux d’endophtalmie | |
| signalée comme manifestation indésirable a été 3 fois plus élevé avec Susvimo qu’avec des | |
| injections intravitréennes mensuelles de ranibizumab (1,7 % dans le groupe Susvimo contre 0,5 % | |
| dans le groupe recevant le traitement intravitréen). Lorsque les phases de prolongation des essais | |
| cliniques sont incluses, 2,0 % (11/555) des patients traités par l’implant de ranibizumab ont eu un | |
| épisode d’endophtalmie. Les cas sont survenus entre les jours 5 et 853, la médiane étant de | |
| 173 jours. Dans bon nombre des cas, l’endophtalmie a été précédée ou accompagnée d’une | |
| rétraction ou d’une érosion conjonctivale. | |
| Les patients doivent être avertis de signaler sans délai le moindre symptôme évoquant une | |
| endophtalmie. Il faut rapidement instaurer un traitement approprié de l’endophtalmie de façon à | |
| réduire le risque de perte de vision et à maximiser le rétablissement. La dose de Susvimo (recharge- | |
| échange) doit être différée jusqu’à la résolution de l’endophtalmie (voir 4.2 Posologie | |
| recommandée et ajustement posologique). | |
| Les patients ne doivent pas présenter d’infection oculaire ou périoculaire évolutive ou soupçonnée | |
| ni d’infection générale grave au moment d’une intervention de pose ou de recharge-échange de | |
| Susvimo. Des techniques d’asepsie strictes doivent toujours être utilisées durant les interventions | |
| de pose ou de recharge-échange de l’implant Susvimo. | |
| Une stricte observance des plus récentes instructions fournies par le fabricant dans le mode | |
| d’emploi de Susvimo est requise (voir 4.4 Administration). Une stricte observance des directives | |
| sur les manipulations intraopératoires et la fermeture appropriée de la conjonctive et de la capsule | |
| de Tenon, de même que la détection précoce et la réparation chirurgicale des érosions ou | |
| rétractions conjonctivales peuvent réduire le risque d’endophtalmie. | |
Inflammation intraoculaire
Une inflammation intraoculaire a été signalée chez des patients recevant Susvimo (voir 8.2 Effets indésirables observés au cours des études cliniques). Ces manifestations indésirables sont survenues principalement après l’intervention chirurgicale pour la pose de l’implant et pendant la période postopératoire. Dans les études cliniques menées chez des adultes atteints de DMLA humide, le type le plus fréquent d’inflammation intraoculaire dans l’œil évalué a été une iritis. La dose de Susvimo (recharge-échange) doit être différée en présence d’une inflammation intraoculaire avec Tyndall cellulaire ou protéique > 1+ (voir 4.2 Posologie recommandée et ajustement posologique).
Un contrôle adéquat de la stérilité avant et pendant l’intervention chirurgicale pour la pose de l’implant et l’administration de médicaments oculaires postopératoires sont requis pour réduire le plus possible le risque d’inflammation intraoculaire.
| |
| Un décollement rhegmatogène de la rétine a été signalé chez des patients recevant Susvimo et | |
| peut entraîner une perte de vision grave (voir 8 EFFETS INDÉSIRABLES). Un décollement | |
| rhegmatogène de la rétine doit être traité sans délai par une intervention (p. ex. rétinopexie | |
| pneumatique, vitrectomie ou photocoagulation au laser). La dose de Susvimo (recharge-échange) | |
| doit être différée en présence d’un décollement ou d’une déchirure de la rétine (voir 4.2 Posologie | |
| recommandée et ajustement posologique). | |
| Les patients doivent être avertis de signaler sans délai tout symptôme évoquant un décollement | |
| rhegmatogène de la rétine. | |
| La périphérie rétinienne doit être évaluée minutieusement par indentation sclérale, et toute région | |
| soupçonnée d’adhésion vitréo-rétinienne anormale ou de déchirures rétiniennes doit être traitée | |
| avant la pose de l’implant dans l’œil. | |
| Une stricte observance des plus récentes instructions fournies par le fabricant dans le mode | |
| d’emploi de Susvimo (p. ex. prise en charge adéquate d’un prolapsus du vitré après incision de la | |
| pars plana) est requise pour que les risques de décollement rhegmatogène de la rétine soient | |
| réduits au minimum (voir 4.4 Administration). | |
| |
| Une hémorragie vitréenne a été signalée chez des patients recevant Susvimo (voir 8 EFFETS | |
| INDÉSIRABLES). Une hémorragie vitréenne peut entraîner une perte de vision passagère. Une | |
| vitrectomie est parfois nécessaire en cas d’hémorragie vitréenne non résolutive. La dose de | |
| Susvimo (recharge-échange) doit être différée en cas d’hémorragie vitréenne menaçant la vue (voir | |
| 4.2 Posologie recommandée et ajustement posologique). | |
| Les patients traités par des agents antithrombotiques (p. ex. anticoagulants oraux, acide | |
| acétylsalicylique, anti-inflammatoires non stéroïdiens) pourraient courir un risque accru | |
| d’hémorragie vitréenne. Il est recommandé d’interrompre temporairement le traitement par des | |
| agents antithrombotiques avant l’intervention de pose de l’implant. | |
| Une stricte observance des plus récentes instructions fournies par le fabricant dans le mode | |
| d’emploi de Susvimo (p. ex. ablation adéquate au laser de la pars plana, cautérisation sclérale) est | |
| requise pour que les risques d’hémorragie vitréenne soient réduits au minimum (voir | |
| 4.4 Administration). | |
Bulle conjonctivale
Une bulle conjonctivale a été signalée chez des patients recevant Susvimo (voir 8.2 Effets indésirables observés au cours des études cliniques). Une bulle conjonctivale est une élévation encapsulée de la conjonctive au-dessus de la bride de l’implant, possiblement secondaire à un épaississement de la conjonctive ou à un épanchement de liquide sous-conjonctival. Une prise en charge chirurgicale et/ou médicale supplémentaire pourrait être requise pour prévenir d’autres complications, surtout si le septum de l’implant n’est plus repérable à cause de la bulle conjonctivale.
Une stricte observance des plus récentes instructions fournies par le fabricant dans le mode d’emploi de Susvimo (p. ex. incision sclérale de longueur appropriée, incorporation appropriée de la conjonctive et de la capsule de Tenon pour préserver l’intégrité des tissus et consolider la fermeture de la péritomie, positionnement approprié de l’aiguille de recharge pendant l’intervention de recharge-échange) est requise pour que les risques de bulle conjonctivale soient réduits au minimum (voir 4.4 Administration).
Érosion conjonctivale ou rétraction conjonctivale
Des cas d’érosion et de rétraction conjonctivale ont été signalés chez des patients recevant Susvimo (voir 8.2 Effets indésirables observés au cours des études cliniques). Une érosion conjonctivale est une dégradation ou une rupture de la conjonctive sur toute son épaisseur dans la région de la bride de l’implant. Une rétraction conjonctivale est une récession ou une ouverture de la péritomie limbique et/ou radiaire. Les érosions ou rétractions conjonctivales pourraient être associées à un risque accru d’endophtalmie, surtout si l’implant devient exposé. Une intervention chirurgicale (p. ex. réparation de la conjonctive/capsule de Tenon) s’impose en cas d’érosion ou de rétraction conjonctivale avec ou sans exposition de la bride de l’implant.
Une stricte observance des plus récentes instructions fournies par le fabricant dans le mode d’emploi de Susvimo (p. ex. incorporation appropriée de la conjonctive et de la capsule de Tenon pour préserver l’intégrité des tissus et consolider la fermeture de la péritomie, et position des sutures conjonctivales adéquates pour éviter le contact avec le bord de l’implant) est requise pour que les risques d’érosion conjonctivale soient réduits au minimum.
Une stricte observance des plus récentes instructions fournies par le fabricant dans le mode d’emploi de Susvimo (p. ex. des sutures appropriées de la conjonctive et de la capsule de Tenon au limbe, notamment) est requise pour que les risques de rétraction conjonctivale soient réduits au minimum (voir 4.4 Administration).
L’implant et le tissu qui recouvre la bride de l’implant doivent faire l’objet d’une surveillance étroite et régulière après la pose de l’implant.
Cataracte traumatique
Une cataracte traumatique pourrait potentiellement survenir si l’extrémité distale de l’implant n’est pas posée correctement à proximité immédiate du cristallin, si l’application d’une force excessive durant l’intervention de recharge-échange cause une indentation de l’œil, si l’implant se déplace dans la cavité vitréenne ou lorsque l’implant déplacé est retiré au cours d’une intervention chirurgicale. Une insertion perpendiculaire de l’implant est importante pour éviter le contact entre celui-ci et les structures intraoculaires telles que le cristallin.
| |
| Des élévations passagères et soutenues de la pression intraoculaire ont été observées au cours des | |
| études cliniques sur Susvimo (voir 8.2 Effets indésirables observés au cours des études cliniques). | |
| La pression intraoculaire et la perfusion de la papille du nerf optique doivent être surveillées et | |
| prises en charge de façon appropriée. | |
| Susvimo n’a pas été étudié chez des patients atteints d’hypertension oculaire non maîtrisée ou de | |
| glaucome (défini comme une pression intraoculaire [PIO] > 25 mm Hg ou un rapport | |
| cupule/papille > 0,8). | |
Baisse postopératoire de l’acuité visuelle
L’acuité visuelle a été réduite de 4 lettres en moyenne dans le premier mois et de 2 lettres en moyenne dans le deuxième mois suivant la pose de Susvimo (voir 14.2 ÉTUDES CLINIQUES, Résultats de l’étude).
Luxation du dispositif (implant)
Au cours des études cliniques, le dispositif (implant) a subi une luxation ou une subluxation qui a été circonscrite à la cavité vitréenne ou s’est étendue à l’espace sous-conjonctival ou au-delà de ce dernier (voir 8.2 Effets indésirables observés au cours des études cliniques). Une luxation du dispositif commande une intervention chirurgicale d’urgence. Si le dispositif est déplacé ou est jugé non fonctionnel, envisager son retrait.
Une stricte observance des plus récentes instructions fournies par le fabricant dans le mode d’emploi de Susvimo (p. ex. incision sclérale de longueur appropriée, ciblage approprié de la pars plana durant l’ablation au laser) est requise pour que les risques de luxation de l’implant soient réduits au minimum (voir 4.4 Administration).
| |
| Au cours des études cliniques, un déplacement du septum dans le corps de l’implant a été signalé | |
| comme type d’altération de l’implant. Effectuer un examen par lampe à fente avec dilatation et/ou | |
| par ophtalmoscopie indirecte avec dilatation pour inspecter l’implant dans la cavité vitréenne à | |
| travers la pupille avant et après l’intervention de recharge-échange pour déterminer si le septum | |
| s’est déplacé. Mettre fin au traitement par Susvimo après un déplacement du septum et envisager | |
| le retrait de l’implant si les bienfaits d’une telle intervention dépassent les risques (voir | |
| 4.2 Posologie recommandée et ajustement posologique). | |
| Une stricte observance des plus récentes instructions fournies par le fabricant dans le mode | |
| d’emploi de Susvimo (p. ex. manipulation et insertion appropriées de l’aiguille de chargement dans | |
| le septum [en évitant la torsion et/ou la rotation]) est requise pour que les risques de déplacement | |
| du septum soient réduits au minimum (voir 4.4 Administration). | |
| |
| Veuillez consulter le plus récent mode d’emploi fourni par le fabricant concernant l’implant avec | |
| assemblage de l’outil de pose pour Susvimo. | |
| Répercussions générales | |
| |
| Des effets indésirables généraux comprenant des manifestations thromboemboliques artérielles et | |
| des hémorragies non oculaires ont été signalés après l’injection intravitréenne d’inhibiteurs du | |
| VEGF, y compris Susvimo (voir 8 EFFETS INDÉSIRABLES), et il existe un risque théorique que ces | |
| effets soient liés à l’inhibition du VEGF. Les manifestations thromboemboliques artérielles sont | |
| définies comme un accident vasculaire cérébral (AVC) non mortel, un infarctus du myocarde non | |
| mortel, un décès d’origine vasculaire ou un décès de cause inconnue. | |
| Les données sont limitées sur l’innocuité de Susvimo chez les patients ayant des antécédents | |
| d’AVC, d’accident ischémique transitoire ou d’infarctus du myocarde. | |
Santé reproductive : risque pour les femmes et les hommes
Contraception
Les femmes aptes à procréer doivent utiliser une méthode de contraception efficace pendant un traitement par Susvimo et pendant au moins 12 mois après l’administration de la dernière dose (recharge-échange) de Susvimo.
Fertilité
Il n’y a eu aucune étude visant à évaluer les effets du ranibizumab sur la fertilité (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement, Altération de la fertilité).
Reproduction
On ignore si le ranibizumab peut nuire à la capacité de reproduction. Compte tenu du mode d’action des inhibiteurs du VEGF comme le ranibizumab, le traitement par Susvimo pourrait poser un risque pour la capacité de reproduction (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement, Toxicité pour la reproduction).
7.1 Populations particulières
7.1.1 Femmes enceintes
Susvimo n’a fait l’objet d’aucune étude adéquate et bien contrôlée chez des femmes enceintes.
Au cours d’une étude menée chez des macaques de Buffon femelles gravides ayant reçu le ranibizumab par voie intravitréenne tout au long de la période d’organogenèse, des anomalies squelettiques ont été observées (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement, Toxicité pour la reproduction).
En raison de son mode d’action, Susvimo doit être considéré comme étant potentiellement tératogène et embryotoxique/fœtotoxique. L’emploi de Susvimo n’est pas recommandé pendant la grossesse à moins que les bienfaits escomptés ne l’emportent sur les risques potentiels pour le fœtus. Si une patiente conçoit pendant un traitement, l’implant doit être rincé avec une solution saline au moyen d’une aiguille de recharge. Dans le cas des femmes qui souhaitent concevoir et qui ont été traitées par Susvimo, il est recommandé d’attendre au moins 3 mois après l’administration de la dernière dose de Susvimo (voir 17 MONOGRAPHIES DE RÉFÉRENCE).
Travail et accouchement
L’innocuité de Susvimo pendant le travail et l’accouchement n’a pas été établie.
7.1.2 Femmes qui allaitent
On ignore si le ranibizumab passe dans le lait maternel humain après l’administration de Susvimo. Aucune étude n’a été menée dans le but d’évaluer l’effet de Susvimo sur l’enfant nourri au sein ou sur la production de lait ou sa présence dans le lait maternel.
Puisqu’un grand nombre de médicaments passent dans le lait maternel humain et qu’il existe un risque d’absorption et d’effets néfastes sur la croissance et le développement du nourrisson, l’emploi de Susvimo n’est pas recommandé, par mesure de précaution, chez les femmes qui allaitent.
7.1.3 Enfants
Enfants (< 18 ans) : l’innocuité et l’efficacité chez les enfants de moins de 18 ans n’ont pas été étudiées. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
Dans l’étude pivot, 90 % (222/248) des patients affectés au hasard au traitement par Susvimo avaient 65 ans ou plus, et environ 57 % (141/248) avaient 75 ans ou plus. Aucune différence notable quant à l’effet et à l’innocuité du traitement n’a été observée en fonction de l’âge (voir 4.1 Considérations posologiques, Populations particulières, Personnes âgées, et 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Personnes âgées).
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les données fournies ci-dessous reflètent les effets indésirables signalés par suite de l’exposition de 248 patients atteints de DMLA humide à 2 mg de Susvimo libérés par l’implant pour Susvimo au cours de l’étude Archway après l’intervention de chargement et de pose de l’implant, ainsi qu’après la recharge et le retrait de l’implant jusqu’à la semaine 40 à moins d’indication contraire. Chez les patients traités par Susvimo :
- les effets indésirables qui ont mené à l’abandon de l’étude ont été une endophtalmie (0,8 %), une rétraction conjonctivale (0,4 %), une luxation du dispositif (0,4 %) et un décollement de l’épithélium pigmentaire rétinien (0,4 %);
les effets indésirables les plus fréquents (≥ 10 %) ont été une hémorragie conjonctivale
(71,8 %), une hyperémie conjonctivale (26,2 %), une iritis (20,6 %) et une douleur oculaire (10,1 %);
les effets indésirables graves les plus fréquents (≥ 2 patients [0,8 %]) ont été une endophtalmie
(1,6 %), une rétraction conjonctivale (0,8 %), une érosion conjonctivale (0,8 %), un décollement rhegmatogène de la rétine (0,8 %) et une baisse de l’acuité visuelle (0,8 %).
Les données fournies ci-dessous proviennent de 248 patients de l’étude Archway et sont tirées de l’analyse intermédiaire planifiée après la semaine 40, à partir de données cliniques recueillies jusqu’au 11 septembre 2020, moment auquel tous les patients inscrits avaient été suivis pendant au moins 60 semaines ou avaient abandonné l’étude :
| ||
| manifestation indésirable oculaire pendant les périodes de 0 à 37 jours, de 38 à 168 jours, de | ||
| 169 à 336 jours et de 337 à 504 jours suivant la pose de l’implant, respectivement; | ||
| ||
| manifestation indésirable oculaire grave pendant les périodes de 0 à 37 jours, de 38 à | ||
| 168 jours, de 169 à 336 jours et de 337 à 504 jours suivant la pose de l’implant, | ||
| respectivement. | ||
| En date du 11 septembre 2020, une intervention de retrait de l’implant avait été effectuée chez | ||
| 18 patients (4,0 %) dans l’ensemble des études sur Susvimo (GR40548, GR40549 et GX28228). Les | ||
| raisons ayant mené au retrait de l’implant ont été une endophtalmie (5 patients), une luxation ou une | ||
| altération du dispositif (4 patients), un manque d’efficacité (4 patients), un décollement rhegmatogène | ||
| de la rétine, une érosion conjonctivale, une rétraction conjonctivale, un suintement de la plaie et une | ||
| hypersensibilité au médicament (1 patient dans chaque cas). | ||
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Le tableau 3 présente les effets indésirables, ayant un lien de causalité, qui ont été signalés au cours de l’étude Archway chez au moins 1 % des patients.
Tableau 3 Effets indésirables signalés à une fréquence ≥ 1 % dans l’œil évalué chez les patients de l’étude GR40548 (Archway) atteints de DMLA humide
Effets indésirables Classification primaire par système et organe Terme privilégié Version MedDRA : 23.0 | Semaine 40 | |
Susvimo (ranibizumab à 100 mg/ml) toutes les 24 semaines n = 248 | Ranibizumab intravitréen à 0,5 mg toutes les 4 semaines n = 167 | |
| Affections oculaires | ||
| Hémorragie conjonctivale | 72 % | 6 % |
| Hyperémie conjonctivale | 26 % | 2 % |
| Iritis1 | 23 % | 1 % |
| Douleur oculaire | 10 % | 5 % |
| Corps flottants du vitré | 9 % | 2 % |
| Bulle conjonctivale/fuite de la bulle de filtration conjonctivale2 | 9 % | 0 |
Effets indésirables
Classification primaire par système et organe Terme privilégié Version MedDRA : 23.0 | Semaine 40 | |
Susvimo (ranibizumab à 100 mg/ml) toutes les 24 semaines n = 248 | Ranibizumab intravitréen à 0,5 mg toutes les 4 semaines n = 167 | |
| Sensation de corps étrangers dans les yeux | 7 % | 1 % |
| Kératite ponctuée | 6 % | 2 % |
| Hypotonie oculaire | 6 % | 0 |
| Décollement du vitré | 6 % | 5 % |
| Hémorragie vitréenne | 5 % | 2 % |
| Œdème conjonctival | 5 % | 0 |
| Effet Tyndall protéique dans la chambre antérieure | 4 % | < 1 % |
| Trouble cornéen | 4 % | 0 |
| Abrasion de la cornée3 | 4 % | < 1 % |
| Œdème de la cornée | 4 % | 0 |
| Vision trouble | 3 % | 3 % |
| Ecchymose | 3 % | 0 |
| Irritation oculaire | 3 % | < 1 % |
| Ptosis | 3 % | 0 |
| Augmentation de la sécrétion lacrymale | 3 % | 0 |
| Douleur lors d’une intervention | 3 % | 0 |
| Effet Tyndall cellulaire dans la chambre antérieure | 2 % | < 1 % |
| Blépharite | 2 % | 1 % |
| Prurit de l’œil | 2 % | < 1 % |
| Baisse de l’acuité visuelle | 2 % | 0 |
| Érosion conjonctivale | 2 % | 0 |
| Inflammation du corps vitré | 2 % | 0 |
| Rétraction conjonctivale | 2 % | 0 |
| Synéchies de l’iris | 2 % | 0 |
| Gêne oculaire | 2 % | 1 % |
| Hémorragie rétinienne | 2 % | < 1 % |
| Conjonctivite | 2 % | 0 |
| Endophtalmie4 | 2 % | 0 |
Effets indésirables Classification primaire par système et organe Terme privilégié Version MedDRA : 23.0 | Semaine 40 | |
Susvimo (ranibizumab à 100 mg/ml) toutes les 24 semaines n = 248 | Ranibizumab intravitréen à 0,5 mg toutes les 4 semaines n = 167 | |
| Photophobie | 2 % | 0 |
| Hausse de la pression intraoculaire | 2 % | 1 % |
| Baisse de la pression intraoculaire | 2 % | 0 |
| Iridocyclite | 1 % | 0 |
| Lésions, empoisonnement et complications d’interventions | ||
| Céphalée5 | 7 % | 2 % |
| Nausée6 | 2 % | 2 % |
| Vomissement7 | 1 % | < 1 % |
1 Comprend : iritis, effet Tyndall protéique et cellulaire dans la chambre antérieure.
2 Comprend : bulle conjonctivale, fuite de la bulle de filtration conjonctivale, kyste de la conjonctive, kyste sous-conjonctival et kyste au site de l’implant.
3 Comprend : abrasion de la cornée et coloration de la cornée au colorant vital.
4 Dans les études cliniques, la prise en charge de l’endophtalmie comprenait un rinçage du contenu de l’implant avec 100 µl (0,1 ml) de vancomycine (1 mg/0,1 ml), avec ou sans rinçage préalable à l’aide d’une solution saline, en plus du traitement de référence.
5 Comprend : céphalée et céphalée liée à une intervention.
6 Comprend : nausée et nausée liée à une intervention.
7 Comprend : vomissement et vomissement lié à une intervention.
Description de certains effets indésirables
Endophtalmie
Au cours de l’étude GR40548 (Archway), jusqu’à la semaine 40, 1,6 % (4/248) des patients recevant Susvimo ont signalé 5 manifestations d’endophtalmie dans l’œil évalué. Aucun cas d’endophtalmie n’a été signalé dans le groupe ranibizumab intravitréen une fois par mois. Toutes les manifestations ont été graves. Si l’on inclut les phases de prolongations de toutes études cliniques, 2,0 % (11555) des patients recevant un implant de ranibizumab ont présenté au moins une manifestation d’endophtalmie dans l’œil évalué. Dans 6 cas, l’endophtalmie a été précédée ou accompagnée d’une érosion ou d’une rétraction conjonctivale. Dans 7 cas, l’endophtalmie a entraîné le retrait de l’implant.
Inflammation intraoculaire
Au cours de l’étude GR40548 (Archway), jusqu’à la semaine 40, 19,4 % (48/248) des patients recevant Susvimo ont présenté au moins un épisode d’inflammation intraoculaire, classé selon la normalisation de la nomenclature pour les uvéites, dans les 7 jours suivant l’intervention chirurgicale et 23 % (57/248) des patients, dans la période postopératoire de 37 jours. La catégorie d’inflammation intraoculaire la plus fréquente au cours de l’étude a été l’iritis [16,5 % (41/248) des patients dans les 7 jours suivant l’intervention chirurgicale et 19,4 % (48/248) des patients dans la période postopératoire de 37 jours]. Les iritis se sont résolues avec le traitement topique de référence. Aucun cas d’iritis n’a été considéré comme étant grave. Jusqu’à la semaine 40, aucun cas d’iritis n’est survenu dans le groupe ranibizumab intravitréen.
Décollement rhegmatogène de la rétine
Au cours de l’étude GR40548 (Archway), jusqu’à la semaine 40, 0,8 % (2/248) des patients du groupe Susvimo ont connu 3 décollements rhegmatogènes de la rétine dans l’œil évalué. Tous les cas de décollement rhegmatogène de la rétine ont été sévères et graves. Aucun patient du groupe ranibizumab intravitréen une fois par mois n’a subi de décollement rhegmatogène de la rétine. Dans l’ensemble des études sur l’implant de ranibizumab, 0,9 % (4/450) des patients ont présenté un décollement rhegmatogène de la rétine.
Hémorragie vitréenne
Au cours de l’étude GR40548 (Archway), jusqu’à la semaine 40, des hémorragies vitréennes dans l’œil évalué ont été signalées chez 5,2 % (13/248) des patients du groupe Susvimo et 2,4 % (4/167) des patients du groupe ranibizumab intravitréen une fois par mois. Selon le système de classification fonctionnelle, la majorité des patients du groupe Susvimo (11/13) ont signalé des manifestations de grade 1 (perte < 15 lettres de meilleure acuité visuelle corrigée [MAVC] par rapport à la visite précédente) et de grade 2 (perte de 16 à 30 lettres de MAVC par rapport à la visite précédente). Dans le groupe ranibizumab intravitréen une fois par mois, les manifestations ont été de grade 1 chez la plupart des patients (3/4 patients). Dans les groupes Susvimo et ranibizumab intravitréen une fois par mois, la majorité des patients (12/13 et 3/4, respectivement) ont connu des manifestations hémorragiques vitréennes qui se sont résolues spontanément.
Bulle conjonctivale/fuite de la bulle de filtration conjonctivale
Au cours de l’étude GR40548 (Archway), jusqu’à la semaine 40, une bulle conjonctivale/fuite de la bulle de filtration conjonctivale dans l’œil évalué a été signalée chez 8,5 % (21/248) des patients du groupe Susvimo, et ces manifestations sont survenues pendant la période postopératoire chez 5,6 % (14/248) des patients. Chez la majorité de ces patients du groupe Susvimo, les bulles conjonctivales/fuites de la bulle de filtration conjonctivale ont été légères (16/21) ou modérées (4/21).
Érosion conjonctivale
Au cours de l’étude GR40548 (Archway), jusqu’à la semaine 40, une érosion conjonctivale dans l’œil évalué a été signalée chez 2,4 % (6/248) des patients du groupe Susvimo, et cette manifestation est survenue pendant la période postopératoire chez 0,4 % (1/248) des patients. Chez la majorité de ces patients du groupe Susvimo, les érosions conjonctivales ont été légères (4/6) ou modérées (1/6). Aucun cas d’érosion conjonctivale n’a été signalé dans le groupe ranibizumab intravitréen une fois par mois.
Rétraction conjonctivale
Au cours de l’étude GR40548 (Archway), jusqu’à la semaine 40, une rétraction conjonctivale dans l’œil évalué a été signalée chez 2 % (5/248) des patients du groupe Susvimo, et cette manifestation est survenue pendant la période postopératoire chez 0,4 % (1/248) des patients. Chez la majorité de ces patients du groupe Susvimo, les rétractions conjonctivales ont été légères (1/5) ou modérées (3/5). Une rétraction conjonctivale a entraîné le retrait de l’implant chez 1 des 5 patients. Aucun cas de rétraction conjonctivale n’a été signalé dans le groupe ranibizumab intravitréen une fois par mois.
Luxation du dispositif (implant)
Au cours de l’étude GR40548 (Archway), jusqu’à la semaine 40, une luxation du dispositif dans l’œil évalué est survenue chez 0,4 % (1/248) des patients recevant Susvimo. Dans l’ensemble des études sur Susvimo, une luxation du dispositif dans l’œil évalué est survenue chez 1,1 % (5/450) des patients recevant Susvimo. Les manifestations sont survenues entre les jours 118 et 1113. Toutes ont été graves et 4 ont mené au retrait de l’implant. Un bris du dispositif, une défaillance du dispositif ou un problème de dépôt sur le dispositif ont été signalés chez 8 (1,8 %) des patients.
Déplacement du septum
Sur un total d’environ 1205 implants posés et 4121 interventions de recharge-échange pratiquées dans les yeux des patients dans l’ensemble des études cliniques sur Susvimo, un déplacement du septum a été signalé chez environ 1,6 % (19) des patients selon un examen des photos des implants effectué par un centre indépendant de lecture d’images ou par l’investigateur.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Effets indésirables survenus chez < 1 % des patients de l’étude GR40548 (Archway) et à une fréquence plus élevée dans le groupe Susvimo que dans le groupe ranibizumab intravitréen :
Affections oculaires : décollement de la choroïde, trouble de la conjonctive (pouvant se manifester sous forme d’amincissement ou d’épaississement de la conjonctive), œdème palpébral, écoulement oculaire, complications après une intervention (signalées comme une capsule de Tenon épaissie au-dessus de l’implant), inconfort après une intervention, déchirure de la rétine, décollement rhegmatogène de la rétine, hyperémie sclérale, inconfort au site d’administration (signalé comme une irritation ou un inconfort au point de recharge), luxation du dispositif, opacification du matériau du dispositif (signalée comme des opacités de cause inconnue à l’intérieur de l’implant), corps étranger dans l’œil, hyphéma, fibrose au site de l’implant, réaction au site de l’implant (signalée comme une suture exposée), enflure après une intervention, amincissement de la sclérotique
8.4 Résultats anormaux aux analyses biomédicales : données hématologiques, données biochimiques et autres données quantitatives
Données d’étude clinique
Il n’y a pas eu de résultats laissant croire à un lien entre Susvimo et l’apparition d’anomalies cliniquement significatives aux épreuves de laboratoire.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude n’a été menée sur les interactions médicamenteuses.
9.3 Interactions médicament-comportement
Aucune étude n’a été menée sur les interactions avec le comportement.
9.4 Interactions médicament-médicament
Aucune étude n’a été menée sur les interactions avec d’autres médicaments.
9.5 Interactions médicament-aliment
Aucune étude n’a été menée sur les interactions avec les aliments.
9.6 Interactions médicament-plante médicinale
Aucune étude n’a été menée sur les interactions avec des produits à base de plante médicinale.
9.7 Interactions médicament-épreuves de laboratoire
Aucune étude n’a été menée sur les interactions avec les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le ranibizumab est un fragment d’anticorps monoclonal recombinant humanisé ciblant le facteur de croissance de l’endothélium vasculaire A (VEGF-A) humain. Il se lie avec une forte affinité à toutes les isoformes biologiquement actives du VEGF-A (p. ex. VEGF110, VEGF121 et VEGF165), empêchant ainsi la liaison du VEGF-A à ses récepteurs VEGFR-1 et VEGFR-2.
La liaison du VEGF-A à ses récepteurs entraîne une prolifération des cellules endothéliales et une néovascularisation de même que des fuites vasculaires, lesquelles contribuent à l’évolution de la forme néovasculaire de la dégénérescence maculaire liée à l’âge.
10.2 Pharmacodynamie
Les fuites de sang et de liquide dues à la néovascularisation choroïdienne (NVC) peuvent causer un épaississement ou un œdème de la rétine et/ou une hémorragie intrarétinienne/sous-rétinienne, d’où une perte de vision.
Durant l’étude Archway, à la semaine 36, la variation moyenne ajustée de l’épaisseur du point central a été de 5,4 microns et de 2,6 microns dans les groupes Susvimo et ranibizumab intravitréen, respectivement.
10.3 Pharmacocinétique
Après le traitement par Susvimo, l’étape d’élimination de la pharmacocinétique vitréenne et sérique est limitée par la vitesse d’absorption du ranibizumab, déterminée par la libération de ce dernier depuis l’implant.
Absorption
Après la pose de l’implant, la vitesse de libération du ranibizumab dans le vitré diminue au fil du temps, suivant la diminution du gradient de concentration entre le dispositif et le vitré. Les concentrations vitréennes ont été réduites de moitié dans les 173 jours suivant la recharge. Les concentrations vitréennes prédites avec Susvimo sont inférieures aux valeurs maximales et supérieures aux valeurs minimales produites par le ranibizumab intravitréen à 0,5 mg administré une fois par mois (voir la figure 1 ci-dessous).
Figure 1 Concentration vitréenne de ranibizumab prédite en fonction du temps avec Susvimo et le ranibizumab intravitréen à 0,5 mg administré une fois par mois
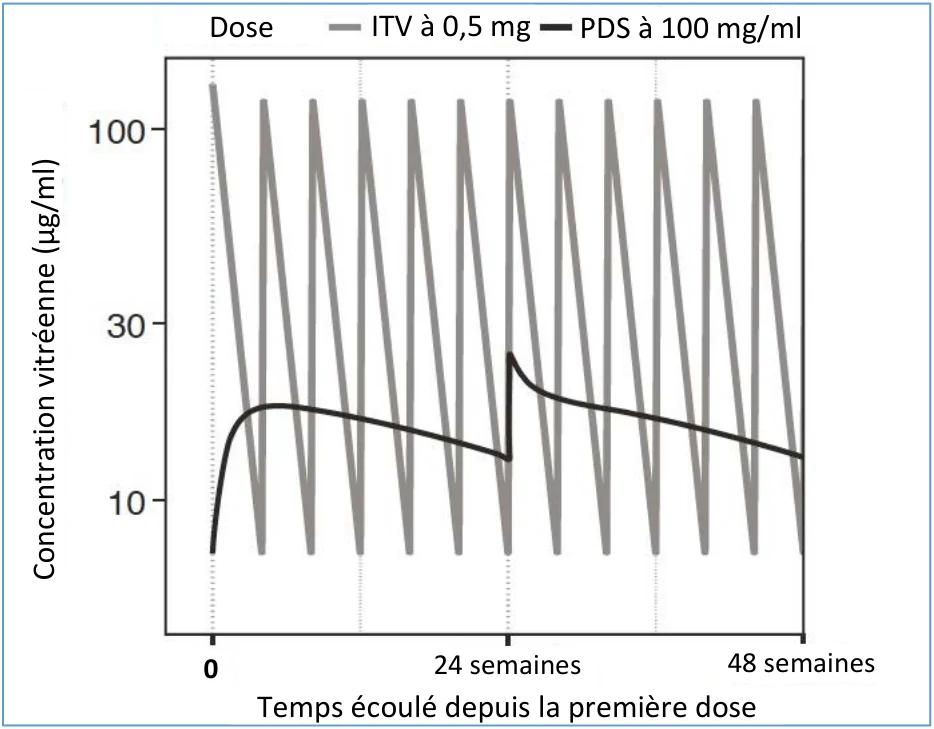
PDS = Susvimo; ITV = ranibizumab intravitréen
Distribution
Après le chargement et la recharge de l’implant pour Susvimo chez des patients atteints de DMLA humide, les concentrations sériques de ranibizumab ont en général été faibles, les concentrations maximales étant généralement inférieures à la concentration de ranibizumab nécessaire pour inhiber 50 % de l’activité biologique du VEGF. Les concentrations sériques maximales, obtenues environ 29 jours après la pose de l’implant et 7 jours après la recharge, ont oscillé entre 0,2 et 64,8 ng/ml, et les concentrations sériques minimales prédites sont de 0,25 ng/ml. Le ranibizumab ne s’est pas accumulé dans le sérum lorsque l’implant a été rechargé toutes les 24 semaines. Après l’administration de ranibizumab par implant ou par injection intravitréenne, l’exposition sérique au ranibizumab devrait être environ 50 000 fois moindre que l’exposition vitréenne au ranibizumab.
Métabolisme
Le métabolisme de Susvimo n’a pas été directement étudié. Susvimo est un fragment d’anticorps monoclonal. Les anticorps sont éliminés principalement par catabolisme.
| 0 |
24 semaines 48 semaines
| Temps écoulé depuis la première dose |
Dose ITV à 0,5 mg PDS à 100 mg/ml Élimination
Après le traitement par Susvimo, l’étape d’élimination de la pharmacocinétique vitréenne et sérique est limitée par la vitesse d’absorption du ranibizumab, déterminée par la libération de ce dernier depuis l’implant (voir 10.3 Pharmacocinétique).
Populations particulières et états pathologiques
Enfants
Aucune étude n’a été menée dans le but d’évaluer la pharmacocinétique de Susvimo dans cette population.
Personnes âgées
L’âge n’a pas eu d’effet important sur la pharmacocinétique de Susvimo.
Insuffisance hépatique
Dysfonctionnement hépatique
Aucune étude formelle n’a porté sur la pharmacocinétique de Susvimo chez des patients atteints d’insuffisance hépatique.
Insuffisance rénale
Dysfonctionnement rénal
Aucune étude formelle n’a porté sur la pharmacocinétique de Susvimo chez des patients atteints d’insuffisance rénale. Dans une analyse pharmacocinétique de population réalisée chez des patients atteints de DMLA humide traités par Susvimo, 75 % (220/295) des patients présentaient une insuffisance rénale (légère : 42 % [clairance de la créatinine {ClCr} de 60 à 89 ml/min]; modérée : 30 % [ClCr de 30 à 59 ml/min]; grave : 2 % [ClCr < 30 ml/min]). Le paramètre de clairance dans le modèle a été légèrement plus faible, mais non cliniquement pertinent, chez les patients présentant un dysfonctionnement rénal.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver la fiole de Susvimo entre 2 et 8 °C, dans son emballage afin de la protéger de la lumière.
Avant d’être utilisée, la fiole non ouverte peut être conservée entre 9 et 30 °C pendant au plus 24 heures. Ne pas congeler. Ne pas agiter.
Ce médicament ne doit pas être utilisé après la date de péremption (EXP) inscrite sur l’emballage.
Garder hors de la portée et de la vue des enfants.
12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT
- Lire les plus récentes instructions fournies par le fabricant dans le mode d’emploi concernant l’implant avec assemblage de l’outil de pose pour Susvimo et l’aiguille de chargement pour Susvimo; l’aiguille de recharge pour Susvimo ou l’outil de retrait de l’implant pour Susvimo pour obtenir une liste complète des indications, contre-indications, mises en garde, précautions, effets indésirables et directives pour l’utilisation du dispositif.
- Des conditions d’asepsie strictes doivent être respectées durant la préparation et la manipulation de la fiole de Susvimo de même que lors du chargement et de la recharge de l’implant.
- Il faut inspecter visuellement les fioles de Susvimo avant l’administration pour s’assurer qu’il n’y a pas de particules ni de changement de couleur. Susvimo est un liquide clair à légèrement opalescent, incolore à brun pâle. Ne pas utiliser Susvimo si le médicament contient des particules, est trouble ou a changé de couleur.
- Le contenu de la fiole de même que les aiguilles de chargement et de recharge sont stériles et à usage unique. Aucun composant ne doit être récupéré, restérilisé ou réutilisé. N’utiliser aucun composant qui est altéré, abîmé ou dont la stérilité a été compromise.
Incompatibilités
Aucune incompatibilité n’a été observée entre Susvimo et le polyacrylique, le polyamide, le polypropylène, le polycarbonate ou le polyéthylène.
Susvimo ne doit pas être mélangé ni dilué avec d’autres médicaments.
Mise au rebut des médicaments inutilisés ou périmés
Il y a lieu de réduire au minimum la libération de produits pharmaceutiques dans l’environnement. Les médicaments ne doivent pas être jetés dans les eaux usées, et il faut éviter de les jeter avec les ordures ménagères.
Le point suivant doit être strictement appliqué relativement à l’utilisation et à la mise au rebut des seringues et autres objets médicaux pointus ou tranchants :
- Toutes les aiguilles et les seringues usagées doivent être placées dans un contenant pour objets pointus ou tranchants (contenant jetable résistant aux perforations).
- Tout produit pharmaceutique non utilisé ou tout déchet doit être éliminé conformément aux exigences locales.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : ranibizumab
Nom chimique : immunoglobuline de type G1 (IgG1), fragment de liaison à l’antigène (Fab) dirigé contre le VEGF humain (chaîne G1 de l’anticorps monoclonal humain-murin rhuFab V2), disulfure avec la chaîne k de l’anticorps monoclonal humain-murin rhuFab V2
Formule moléculaire et masse moléculaire : environ 48 379 Da (chaînes peptidiques seulement)
Formule développée : le ranibizumab est le Fab d’un anticorps monoclonal humanisé basé sur un cadre d’IgG1 humaine contenant des séquences de sous-groupes d’une chaîne lourde VHIII et d’une chaîne légère VL κI. Le fragment d’anticorps recombinant est produit dans Escherichia coli et est constitué d’une chaîne lourde (231 résidus d’acides aminés) et d’une chaîne légère (214 résidus d’acides aminés).
Séquence d’acides aminés de la chaîne légère du ranibizumab
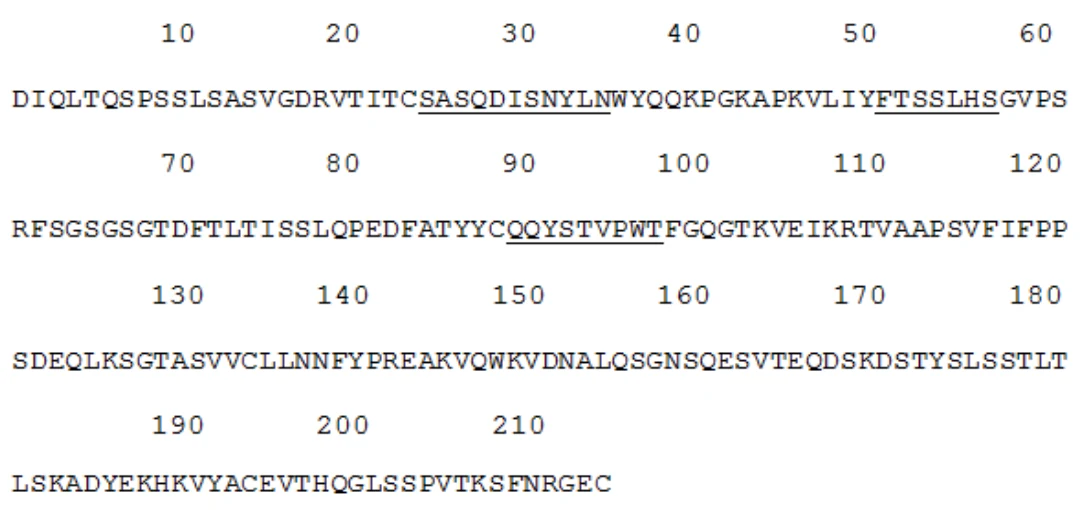
Remarque 1 : La masse moléculaire calculée de la chaîne légère est de 23 433 Da (résidus de cystéine sous forme réduite).
Remarque 2 : Les régions déterminant la complémentarité sont soulignées.
Séquence d’acides aminés de la chaîne lourde du ranibizumab
Remarque 1 : La masse moléculaire calculée de la chaîne lourde est de 24 957 Da (résidus de cystéine sous forme réduite).
Remarque 2 : Les régions déterminant la complémentarité sont soulignées.
Propriétés physicochimiques : le ranibizumab est un liquide clair à légèrement opalescent, incolore à brun pâle. Le pH du ranibizumab liquide se situe entre 5,2 et 5,8.
Norme pharmaceutique : reconnue
Caractéristiques du produit
Le ranibizumab est un fragment d’un anticorps monoclonal recombinant humanisé ciblant le facteur de croissance de l’endothélium vasculaire A (VEGF-A) humain. Il est produit dans un vecteur d’expression de Escherichia coli par la technologie de l’ADN recombinant standard.
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Traitement de la DMLA humide
L’efficacité et l’innocuité cliniques de Susvimo ont été évaluées au cours d’une étude ouverte à répartition aléatoire, contrôlée par agent actif, à l’insu des évaluateurs de la vision (étude GR40548, Archway) chez des patients atteints de DMLA humide. Au total, 415 patients (248 dans le groupe Susvimo et 167 dans le groupe ranibizumab intravitréen) ont été admis à cette étude et traités. 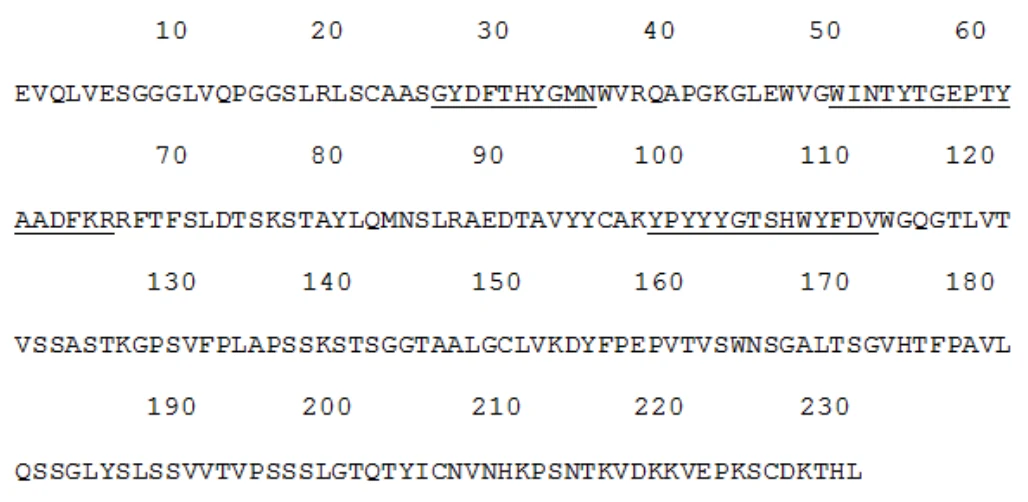
Tableau 4 Résumé des données démographiques dans les études cliniques sur la DMLA humide
| No d’étude | Plan de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
| GR40548 (Archway) | Étude multicentrique, ouverte, à répartition aléatoire (à l’insu des évaluateurs de la vision), contrôlée par agent actif | Susvimo : 100 mg/ml toutes les 24 semaines Ranibizumab intravitréen à 0,5 mg toutes les 4 semaines | Susvimo n = 248 Ranibizumab intravitréen n = 167 | 75,0 ans (65–85 ans) | Masculin : 41,0 % Féminin : 59,0 % | ||
Les patients avaient reçu un diagnostic de néovascularisation choroïdienne (NVC) maculaire, peu importe le type, liée à la DMLA humide dans les 9 mois ayant précédé la sélection et avaient reçu ≥ 3 doses d’agents anti-VEGF intravitréens dans l’œil évalué dans les 6 mois ayant précédé la sélection. Ils avaient obtenu une réponse aux agents anti-VEGF intravitréens, définie comme une diminution globale de l’activité pathologique de la DMLA humide détectée au moyen de la tomographie par cohérence optique en domaine spectral et une vision stable ou améliorée.
À la visite de sélection, une autre injection intravitréenne de ranibizumab à 0,5 mg a été administrée si les patients avaient reçu seulement 3 doses d’agents anti-VEGF intravitréens dans les 6 mois précédents et/ou n’avaient pas reçu le ranibizumab à 0,5 mg comme dernier traitement avant la sélection.
Les patients ont été affectés au hasard, dans un rapport 3:2, à une administration en continu de Susvimo libéré par l’implant avec recharge toutes les 24 semaines ou à des injections intravitréennes de ranibizumab à 0,5 mg toutes les 4 semaines. Pour les patients du groupe Susvimo, un traitement supplémentaire par des injections intravitréennes de ranibizumab à 0,5 mg était offert aux semaines 16, 20, 40, 44, 64, 68, 88 et 92 si l’un des critères suivants était rempli : perte de 15 lettres par rapport à la meilleure acuité visuelle corrigée (MAVC) enregistrée pendant l’étude, augmentation de 150 microns par rapport à la plus faible valeur de l’épaisseur du sous-champ central (ESC) mesurée pendant l’étude, ou perte de 10 lettres par rapport à la valeur la plus élevée de la MAVC associée à une augmentation de 100 microns par rapport à la plus faible valeur de l’ESC.
Avant le début du traitement à l’étude, les patients des groupes Susvimo et ranibizumab intravitréen avaient reçu une médiane de 4 doses d’agents anti-VEGF intravitréens dans l’œil évalué. La variation moyenne de l’acuité visuelle dans l’œil évalué entre le diagnostic de DMLA humide et le début de l’étude était de 11,3 lettres à l’échelle ETDRS (Early Treatment Diabetic Retinopathy Study). Environ 75 % des patients du groupe Susvimo (qui avaient déjà reçu des traitements antérieurs) avaient été traités par un schéma intravitréen administré une fois par mois, conformément à la norme de soins, avant l’admission à l’étude, alors que 25 % des patients avaient été traités par des schémas intravitréens administrés à des intervalles allant de 6 semaines à 12 semaines.
Le principal paramètre d’évaluation de l’efficacité, défini comme la variation du score moyen de MAVC aux semaines 36 et 40 par rapport à la valeur initiale, a démontré que Susvimo était équivalent au ranibizumab intravitréen administré par injection toutes les 4 semaines. Les résultats détaillés relatifs à l’efficacité sont présentés au tableau 5 et à la figure 2 ci-après.
Tableau 5 Mesures de l’acuité visuelle à la semaine 40 de l’étude GR40548 (Archway)
| Mesure de l’issue* | Susvimo à 100 mg/ml n = 248 | Ranibizumab intravitréen à 0,5 mg (10 mg/ml) n = 167 | Différence (IC à 95 %)** |
| MAVC moyenne initiale mesurée par le score de lettres | 74,4 | 75,5 |
Variation moyenne ajustée, par
rapport à la valeur initiale, de la
moyenne du score de MAVC aux
semaines 36 et 40
0,2 0,5 −0,3 (de −1,7 à 1,1)***
MAVC = meilleure acuité visuelle corrigée
* MAVC mesurée par le score de lettres à l’échelle ETDRS (Early Treatment Diabetic Retinopathy Study) ** Toutes les valeurs sont des estimations ajustées basées sur un modèle à effets mixtes avec mesures répétées pour la variation moyenne par rapport à la valeur initiale, ou basées sur une pondération de Cochran-Mantel-Haenszel pour la proportion de patients. Groupe Susvimo - groupe ranibizumab intravitréen. L’erreur de type 1 a été ajustée pour la surveillance de l’innocuité dans l’analyse intermédiaire.
*** Les marges d’équivalence étaient de ± 4,5 lettres.
Figure 2 Variation moyenne ajustée de la meilleure acuité visuelle corrigée dans l’œil évalué entre le début et la semaine 48 de l’étude GR40548 (Archway)*
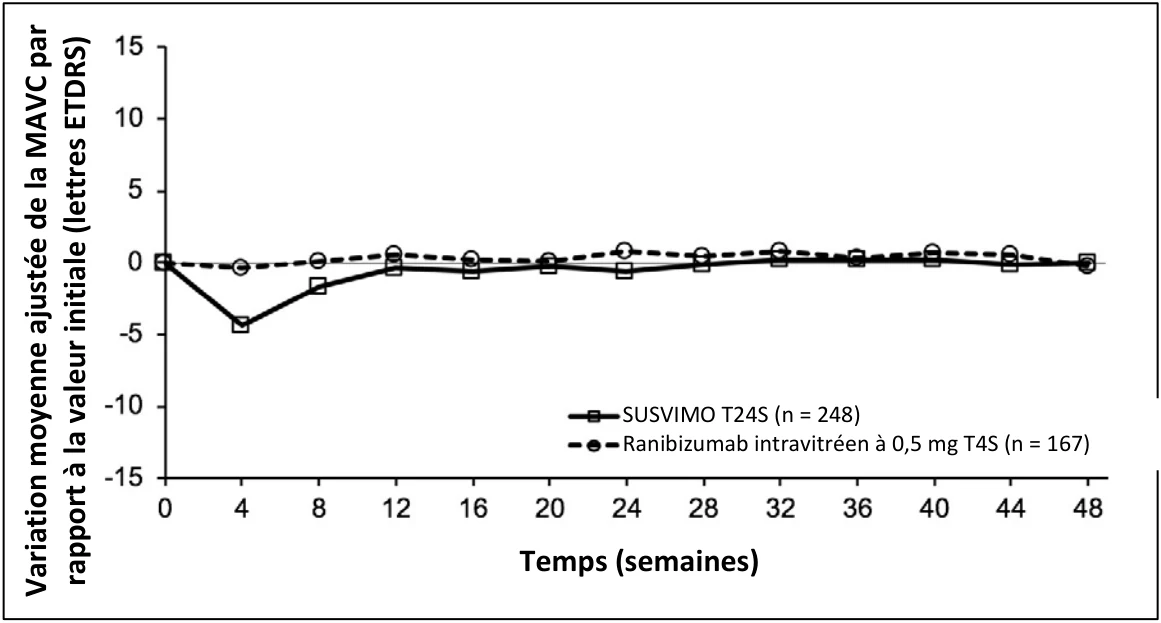
PDS avec ranibizumab = groupe Susvimo; T24S = toutes les 24 semaines; T4S = toutes les 4 semaines * Baisse de la MAVC à la semaine 4 durant la période de rétablissement postopératoire
Durant la première période de traitement de 24 semaines, 1,6 % des patients du groupe Susvimo ont reçu 1 traitement supplémentaire ou plus par des injections de ranibizumab intravitréen à 0,5 mg. Durant la période de traitement subséquente de 24 semaines, 5,4 % des patients ont reçu 1 traitement supplémentaire ou plus.
14.3 Immunogénicité
Comme c’est le cas avec toutes les protéines thérapeutiques, il existe un risque de réponse immunitaire au ranibizumab.
Dans la population de l’étude Archway atteinte d’une DMLA humide déjà traitée, des anticorps dirigés contre le ranibizumab ont été détectés chez 2,1 % (5/243) des patients avant la pose de l’implant. Après la pose de l’implant et le traitement, des anticorps dirigés contre le ranibizumab se sont formés chez 11,7 % (29/247) des patients.
Sur le plan de la pharmacocinétique, de l’efficacité ou de l’innocuité, aucune différence cliniquement importante n’a été observée chez les patients qui sont devenus porteurs d’anticorps dirigés contre le ranibizumab en cours de traitement.
Les résultats des tests d’immunogénicité sont très susceptibles d’être influencés par plusieurs facteurs, notamment la sensibilité et la spécificité du dosage, la méthodologie, la manipulation de l’échantillon, le moment du prélèvement de l’échantillon, les médicaments concomitants et la pathologie sous-jacente. Pour ces raisons, comparer l’incidence de la formation d’anticorps dirigés contre Susvimo et l’incidence de la formation d’anticorps dirigés contre d’autres produits peut être trompeur.
Temps (semaines) 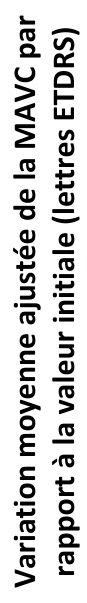
SUSVIMO T24S (n = 248)
Ranibizumab intravitréen à 0,5 mg T4S (n = 167)
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Cancérogénicité
Aucune étude de cancérogénicité n’a été menée en vue d’établir le pouvoir cancérogène de Susvimo.
Génotoxicité
Aucune étude n’a été menée en vue d’établir le pouvoir mutagène de Susvimo.
Toxicologie pour la reproduction et le développement
Altération de la fertilité
Aucune étude de fertilité chez des animaux n’a été menée en vue d’évaluer l’effet du ranibizumab administré au moyen de l’implant.
Bien qu’aucun effet sur les tissus de l’appareil reproducteur n’ait été noté dans les études sur des doses répétées de ranibizumab intravitréen chez les singes, l’inhibition du VEGF dans les tissus de l’appareil reproducteur de la femme pourrait altérer la fertilité.
Toxicité pour la reproduction
Le ranibizumab administré au moyen de l’implant n’a fait l’objet d’aucune étude sur la toxicité pour la reproduction et le développement.
Ranibizumab injecté par voie intravitréenne
Une étude sur la toxicité du ranibizumab intravitréen pour le développement embryofœtal a été menée chez des macaques de Buffon femelles gravides. Les animaux gravides ont reçu le ranibizumab par injection intravitréenne tous les 14 jours, du 20e jour jusqu’au 62e jour de gestation, à des doses de 0, de 0,125 mg et de 1 mg par œil. Les doses de ranibizumab de 0,125 mg et de 1,0 mg par œil administrées par injection intravitréenne dans un volume de 50 µl donnent chez les mères des concentrations sériques maximales (Cmax) 30 et 300 fois plus élevées, respectivement, que la Cmax médiane mesurée chez les humains recevant Susvimo à 100 mg/ml administré une fois par mois dans un seul œil. Voir 17 MONOGRAPHIES DE RÉFÉRENCE. Des anomalies squelettiques, dont une ossification incomplète et/ou irrégulière des os du crâne, de la colonne vertébrale et des pattes arrière de même que des côtes surnuméraires raccourcies, ont été observées à une faible incidence chez les fœtus des femelles traitées par le ranibizumab à 1 mg par œil.
Aucune anomalie squelettique n’a été décelée à la plus faible dose de 0,125 mg par œil, laquelle a produit des concentrations minimales équivalant au traitement d’un seul œil par Susvimo chez l’humain. Aucun effet sur le poids ou la structure du placenta, aucune toxicité maternelle et aucune embryotoxicité n’ont été observés. L’exposition générale à Susvimo est faible après l’administration au moyen de l’implant, mais compte tenu de son mode d’action, Susvimo doit être considéré comme étant potentiellement tératogène et embryotoxique/fœtotoxique. Par conséquent, Susvimo n’est pas recommandé pendant la grossesse à moins que les bienfaits escomptés ne l’emportent sur les risques potentiels pour le fœtus (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les femmes et les hommes, et 7.1.1 Femmes enceintes).
17 MONOGRAPHIES DE RÉFÉRENCE
i. Monographie de PrLUCENTIS® (ranibizumab injectable), numéro de contrôle de la présentation :
245596, 21 décembre 2021.