


Monographie de produit - Yesafili
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 05/2025 |
| 4 Posologie et administration, 4.4 Administration | 05/2025 |
| 7 Mises en garde et précautions, Fonction visuelle | 05/2025 |
| RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT | 09/2024 |
| Format d’emballage supplémentaire | 10/2024 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE 2
TABLE DES MATIÈRES ......................................................................................................................... 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ................................ 4
1 INDICATIONS
.......................................................................................................................... 4
1.1 Enfants .......................................................................................................................... 4
1.2 Personnes âgées ........................................................................................................... 4
2 CONTRE-INDICATIONS
............................................................................................................ 4
4 DOSAGE ET ADMINISTRATION
............................................................................................... 5
4.1 Considérations posologiques ........................................................................................ 5
4.2 Posologie recommandée et ajustement posologique .................................................. 5
4.4 Administration .............................................................................................................. 7
4.5 Dose oubliée ............................................................................................................... 16
5 SURDOSAGE
.......................................................................................................................... 16
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET EMBALLAGE ........................ 17
7 MISES EN GARDE ET PRÉCAUTIONS
..................................................................................... 17
7.1 Populations particulières ............................................................................................ 20
7.1.1 Femmes enceintes..................................................................................................... 20
7.1.2 Femmes qui allaitent ................................................................................................. 20
7.1.3 Enfants ....................................................................................................................... 20
7.1.4 Personnes âgées ........................................................................................................ 20
8 EFFETS INDÉSIRABLES
........................................................................................................... 21
8.1 Aperçu des effets indésirables .................................................................................... 21
8.2 Effets indésirables observés au cours des études cliniques ....................................... 23
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ................ 39
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ........................................... 40
8.5 Effets indésirables observés après la commercialisation .......................................... 40
9 INTERACTIONS MÉDICAMENTEUSES
.................................................................................... 40
9.2 Aperçu des interactions médicamenteuses ................................................................. 40
9.4 Interactions médicament-médicament ........................................................................ 41
9.5 Interactions médicament-aliment ............................................................................... 41
9.6 Interactions médicament-plante médicinale ............................................................... 41
9.7 Interactions médicament-épreuves de laboratoire ..................................................... 41
10 PHARMACOLOGIE CLINIQUE
................................................................................................. 41
10.1 Mode d’action ............................................................................................................ 41
10.2 Pharmacodynamie ...................................................................................................... 41
10.3 Pharmacocinétique ..................................................................................................... 42
10.4 Immunogénicité ........................................................................................................... 42
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
.................................................................. 44
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT............................................................. 44
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
................................................................................. 46
13 RENSEIGNEMENTS PHARMACEUTIQUES
.............................................................................. 46
14 ÉTUDES CLINIQUES
................................................................................................................ 47
14.1 Études cliniques par indication .................................................................................. 47
14.3 Immunogénicité ......................................................................................................... 48
15 MICROBIOLOGIE
.................................................................................................................... 70
16 TOXICOLOGIE NON CLINIQUE
............................................................................................... 70
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
......................................................................... 71
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT .......................................................... 72 YESAFILIMD (aflibercept) est un médicament biologique biosimilaire (biosimilaire) à EYLEAMD (aflibercept). Un biosimilaire est un médicament biologique qui a été approuvé en raison de la démonstration de similarité à une version précédemment approuvée au Canada, appelée médicament biologique de référence.
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
Les indications ont été autorisées sur la base de la similarité entre YESAFILI et le médicament biologique de référence EYLEAMD.
YESAFILI (aflibercept, solution pour injection intravitréenne) est indiqué dans le traitement :
- de la forme néovasculaire (humide) de la dégénérescence maculaire liée à l’âge (DMLA)
- de la déficience visuelle due à un œdème maculaire secondaire à une occlusion de la veine centrale de la rétine (OVCR)
- de la déficience visuelle due à un œdème maculaire secondaire à une occlusion de la branche veineuse rétinienne (OBVR)
- de l’œdème maculaire diabétique (OMD)
- de la néovascularisation choroïdienne (NVC) myopique.
1.1 Enfants
Enfants (< 18 ans) : Selon les données présentées à Santé Canada aux fins d’évaluation, l’innocuité et l’efficacité de YESAFILI n’ont pas été établies chez les enfants. Santé Canada n’a donc pas autorisé d’indication chez les enfants.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : Les essais cliniques sur YESAFILI comprennent des participants de 65 ans et plus. Au cours de ces essais, le vieillissement n’a pas produit de modifications cliniquement significatives de l’efficacité ni de l’innocuité.
2 CONTRE-INDICATIONS
- Hypersensibilité au médicament ou à un de ses ingrédients ou des composants de son contenant. Une liste complète figure à la rubrique 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Infection oculaire ou péri-oculaire
- Inflammation intra-oculaire active
4 DOSAGE ET ADMINISTRATION
4.1 Considérations posologiques
- POUR INJECTION OPHTHALMIQUE INTRAVITRÉENNE SEULEMENT.
- La seringue préremplie ou le fiole YESAFILI est à usage unique seulement.
Le contenu ne doit pas être divisé ni recomposé. Le risque de contamination et
d’infection peut être accru si l’on utilise la même seringue préremplie ou le fiole pour plus d’une injection.
- YESAFILI ne doit être administré que par un médecin qualifié expérimenté dans l’administration d’injections intravitréennes.
4.2 Posologie recommandée et ajustement posologique
Traitement de la forme humide de la DMLA
La dose recommandée de YESAFILI est de 2 mg (0,05 mL, ou 50 microlitres) administrés par injection intravitréenne une fois par mois (toutes les quatre semaines) pendant les trois premiers doses, puis de 2 mg (0,05 mL) par injection intravitréenne tous les deux mois (huit semaines).
Selon l’évaluation par l’ophtalmologue traitant des paramètres visuels et anatomiques, on peut maintenir à deux mois l’intervalle entre les injections ou l’allonger graduellement par intervalles de deux semaines si les paramètres visuels demeurent stables, si la tomographie par cohérence optique ne détecte aucun exsudat et si l’on ne perçoit pas d’hémorragie. Si les paramètres visuels et/ou anatomiques montrent une détérioration, l’intervalle entre les doses doit être réduit à deux mois (voir 14.1 Études cliniques par indication).
L’intervalle maximal entre les injections ne doit pas dépasser 12 semaines pendant la première année de traitement, et 16 semaines par la suite. Il faut évaluer les patients régulièrement. Les consultations de suivi peuvent être plus fréquentes que les visites au cours desquelles on administre les injections.
Au cours des essais cliniques sur la DMLA, on a montré que YESAFILI n’était pas inférieur au ranibizumab quand il était administré toutes les quatre ou huit semaines. Toutefois, YESAFILI n’a pas été plus efficace quand on l’administrait toutes les quatre semaines plutôt que toutes les huit semaines (voir 14.1 Études cliniques par indication). À la discrétion de l’ophtalmologue traitant et selon les paramètres visuels et anatomiques, on peut envisager d’administrer le médicament une fois par mois (toutes les quatre semaines) après les trois premiers mois (12 semaines) chez certains patients.
Traitement de l’OVCR et de l’OBVR
La dose recommandée de YESAFILI est de 2 mg (0,05 mL, ou 50 microlitres) administrés par injection intravitréenne une fois par mois (toutes les quatre semaines). L’intervalle entre deux doses ne doit pas être de moins d’un mois. On peut, selon les paramètres visuels et anatomiques, espacer les doses de jusqu’à trois mois (12 semaines). On recommande aux prescripteurs d’évaluer périodiquement (une fois par mois ou tous les deux mois) s’il est nécessaire de poursuivre le traitement.
On n’a pas souvent administré une dose mensuelle de 2 mg d’aflibercept pendant plus de six mois contre l’OVCR et l’OBVR au cours des essais cliniques. Après 24 semaines, on pouvait, selon les paramètres visuels et anatomiques, espacer les doses de plus de quatre semaines au cours des essai cliniques sur l’OVCR et de huit semaines au cours de l’essai clinique sur l’OBVR (voir 14 ÉTUDES CLINIQUES).
Traitement de l’OMD
La dose recommandée de YESAFILI (aflibercept) est de 2 mg (équivalant à 50 microlitres de solution injectable) administrés par injection intravitréenne une fois par mois (toutes les quatre semaines) pendant les cinq premiers mois et tous les deux mois (huit semaines) par la suite.
Selon l’évaluation par l’ophtalmologue traitant des paramètres visuels et anatomiques, on peut maintenir à tous les deux mois l’intervalle entre les injections ou l’allonger graduellement de jusqu’à deux semaines à la fois si les paramètres visuels et/ou anatomiques demeurent stables. Les données sur les intervalles de plus de quatre mois (16 semaines) entre les injections sont limitées.
En cas de détérioration des paramètres visuels et/ou anatomiques, il faut réduire en conséquence l’intervalle entre les injections. Les intervalles de moins de quatre semaines entre les injections n’ont pas été étudiés.
Il faut évaluer les patients régulièrement. La fréquence des visites de suivi doit être déterminée par le médecin traitant, et celles-ci peuvent être plus fréquentes que les visites au cours desquelles on administre les injections.
Au cours des essais cliniques sur l’OMD, l’efficacité de l’administration de 2 mg d’aflibercept jusqu’à une fois par mois a été comparable à celle de l’administration de 2 mg d’aflibercept tous les deux mois (voir 14.1 Études cliniques par indication). À la discrétion de l’ophtalmologue traitant et selon les paramètres visuels et anatomiques, on peut envisager d’administrer le médicament une fois par mois (toutes les quatre semaines) après les cinq premiers mois (20 semaines) chez certains patients (voir 8.2 Effets indésirables observés au cours des études cliniques).
Traitement de la NVC myopique
La dose recommandée de YESAFILI est d’une seule injection intravitréenne de 2 mg (équivalant à 50 microlitres de solution injectable).
Il ne faut administrer des doses supplémentaires que si les paramètres visuels et anatomiques indiquent que la maladie persiste. L’intervalle entre deux doses ne doit pas être de moins d’un mois (4 semaines). Les récurrences sont traitées comme une nouvelle manifestation de la maladie.
Populations particulières
Insuffisance rénale et/ou hépatique : Aucune étude particulière n’a été menée sur YESAFILI chez les patients présentant une insuffisance hépatique et/ou rénale.
Personnes âgées (≥ 65 ans) : Il n’y a pas de considérations posologiques particulières chez les personnes âgées.
Enfants (< 18 ans) : L’innocuité et l’efficacité de YESAFILI n’ont pas été étudiées chez les enfants. Santé Canada n’a pas autorisé d’indication chez les enfants.
4.4 Administration
Les injections intravitréennes doivent être effectuées par un médecin qualifié qui est expérimenté dans l’administration de telles injections, conformément aux normes médicales, et dans des conditions d’asepsie strictes comprenant la désinfection chirurgicale des mains, le port de gants stériles et l’utilisation d’un champ opératoire et d’un spéculum à paupières (ou équivalent) stériles. Il faut désinfecter la peau péri-oculaire, la paupière et la surface oculaire. Avant l’injection, il faut assurer une anesthésie adéquate et appliquer un microbicide topique à large spectre.
Examiner la solution injectable avant de l’administrer. Ne pas utiliser la seringue préremplie ou le fiole si la solution contient des particules, est trouble ou a changé de couleur. Ne pas utiliser si un élément de la seringue préremplie est endommagé ou s’est détaché, ou si le capuchon de la seringue s’est détaché de l’embout Luer-Lock.
Pour l’injection intravitréenne, on doit utiliser une aiguille de calibre 30 d’un demi-pouce.
Immédiatement après l’injection intravitréenne, on doit s’assurer qu’il n’y a pas d’augmentation de la pression intraoculaire. La surveillance appropriée consiste par exemple à vérifier la perfusion de la tête du nerf optique ou à mesurer la pression par la tonométrie. On doit disposer de matériel stérile pour pouvoir effectuer une paracentèse au besoin.
Il faut dire au patient de signaler sans tarder tout symptôme évoquant une endophtalmie, un décollement rétinien, une déchirure rétinienne, une cataracte, une sclerite, ou une augmentation de la pression intraoculaire (p. ex., douleur oculaire, rougeur des yeux, photophobie, vision trouble ou perte de vision, vision, écoulement oculaire, gonflement des paupières) survenant après l’injection intravitréenne.
LA SERINGUE PRÉREMPLIE OU LE FIOLE EST À USAGE UNIQUE. CHAQUE SERINGUE PRÉREMPLIE OU FIOLE DOIT SERVIR SEULEMENT À L’ADMINISTRATION DANS UN ŒIL D’UNE DOSE DE YESAFILI DE 50 microlitres (2 mg).
La seringue préremplie contient plus que la dose recommandée d’aflibercept de 2 mg (équivalant à 50 microlitres de solution injectable). La quantité excédentaire doit être expulsée avant l’injection (voir 12 PARTICULARITÉS DE MANIPULATION DU PRODUIT).
Pour éliminer toutes les bulles d’air et expulser l’excédent de médicament, appuyer lentement sur le piston de façon à aligner la base de l’extrémité en dôme du piston avec la ligne de dosage sur la seringue (qui correspond à 50 microlitres, c-à-d. 2 mg d’aflibercept) (voir 5 SURDOSAGE et 12 PARTICULARITÉS DE MANIPULATION DU PRODUIT). APRÈS L’INJECTION, IL FAUT JETER TOUTE SOLUTION RESTANTE.
L’emballage-coque ou le fiole YESAFILI peut être laissée à température ambiante (25 °C) pendant un maximum de 72 heures et 48 heures avant l’emploi, respectivement. Une fois l’emballage coque ou le fiole ouvert, on doit respecter les règles de l’asepsie.
Fiole
Préparez YESAFILI vous pour l’injection intravitréenne avec les dispositifs médicaux suivants destinés à l’usage unique (voir la Figure A – Kit Complet) :
- Fiole contenant YESAFILI
- une aiguille à filtre de 5 microns stérile (calibre 18 × 1½ pouce)
- une seringue stérile Luer-Lock de 1 mL (avec marques pour mesurer 0,05 mL)
- une aiguille à injection stérile (calibre 30 × ½ pouce)
Figure A
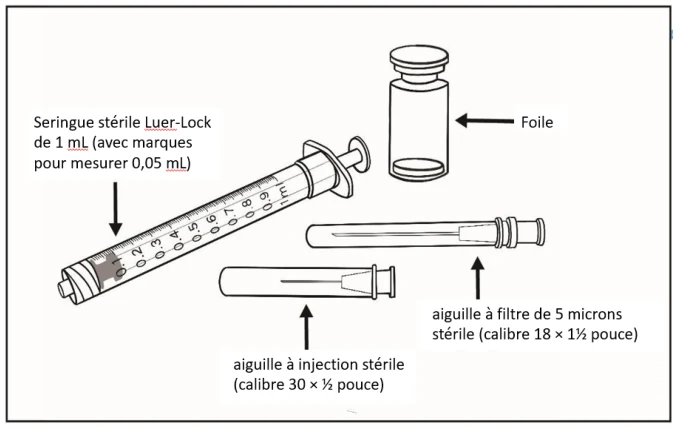
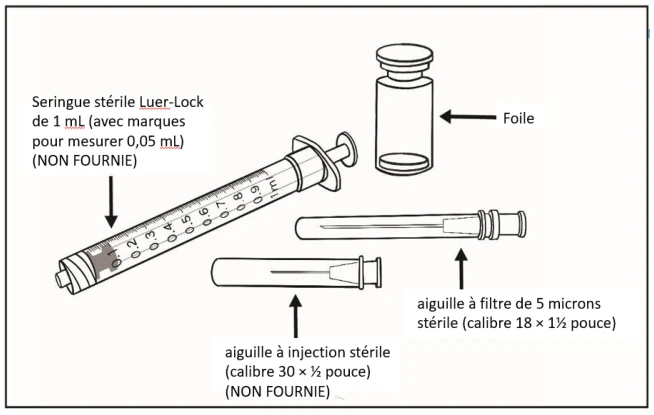
Préparez-vous pour l’injection intravitréenne avec les dispositifs médicaux suivants destinés à l’usage unique (voir la Figure B – Demi Kit):
- Fiole contenant YESAFILI
- une aiguille à filtre de 5 microns stérile (calibre 18 × 1½ pouce)
- une seringue stérile Luer-Lock de 1 mL (avec marques pour mesurer 0,05 mL) (NON FOURNIE)
- une aiguille à injection stérile (calibre 30 × ½ pouce) (NON FOURNIE)
Figure B
Pour préparer YESAFILI en vue de l’injection intravitréenne, procéder comme suit : Aiguille à filtre :
L’aiguille (de remplissage) à filtre est émoussée et n’est pas destinée à l’injection cutanée. L’aiguille (de remplissage) à filtre émoussée ne doit pas être autoclavée. L’aiguille à filtre est apyrogène. Ne pas l’utiliser si son emballage est endommagé. Après l’emploi, jeter l’aiguille (de remplissage) à filtre émoussée dans un contenant pour objets tranchants approuvé. Attention : La réutilisation de l’aiguille à filtre peut causer des infections ou d’autres maladies/lésions.
Étape 1
Retirer le capuchon protecteur en plastique de la fiole (voir la Figure C).
Figure C
Étape 2
Nettoyer le bouchon avec un tampon imbibé d’alcool (voir la Figure D).
Figure D
Étape 3
Retirer de sa pochette l’aiguille à filtre de 5 microns de calibre 18 x 1½
pouce et la seringue de 1 mL. Visser l’aiguille à l’embout de la seringue
stérile Luer-Lock (voir la Figure E).
Figure E
Étape 4
Enfoncer l’aiguille à filtre au centre du bouchon de la fiole jusqu’à ce qu’elle touche le fond de la fiole.
Étape 5
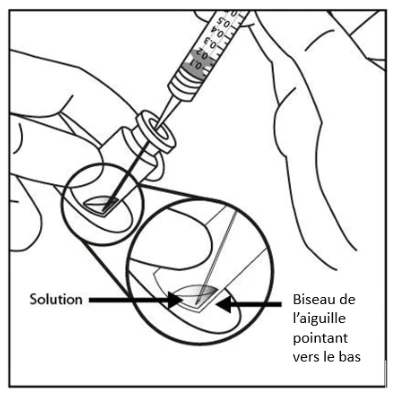
En procédant de façon aseptique, aspirer tout le contenu de solution YESAFILI de la fiole dans la seringue, en maintenant la fiole en position verticale, légèrement inclinée pour faciliter le retrait complet de la solution. Pour éviter d’aspirer de l’air, s’assurer que le biseau de l’aiguille à filtre est immergé dans la solution. Pour ce faire, continuer d’incliner la fiole pendant l’aspiration de la solution dans la seringue (voir Figure F-1 et Figure F-2).
Figure F-1 Figure F-2 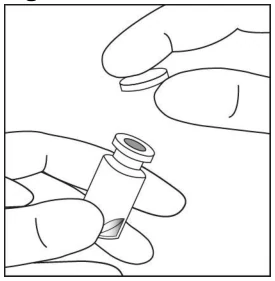
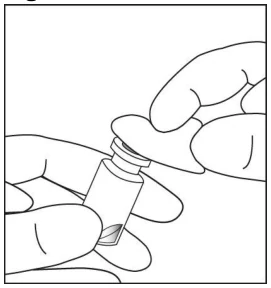
Étape 6
Tirer suffisamment sur le piston lorsqu’on vide la fiole pour s’assurer de vider totalement l’aiguille à filtre.
Étape 7
Retirer l’aiguille à filtre de la seringue et la jeter en prenant les précautions d’usage. Ne pas utiliser l’aiguille à filtre pour pratiquer l’injection intravitréenne.
Étape 8
Retirer l’aiguille à injection de calibre 30-gauge x ½ pouce de son emballage et la fixer à la seringue en la vissant fermement à l’embout de la seringue Luer lock (voir la Figure G).
Figure G
Étape 9
Lorsque prêt à administrer YESAFILI, retirer le protecteur d’aiguille en plastique de l’aiguille.
Étape 10
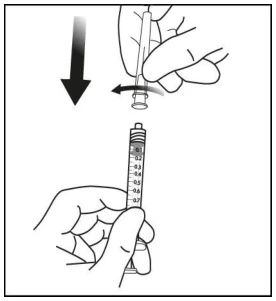
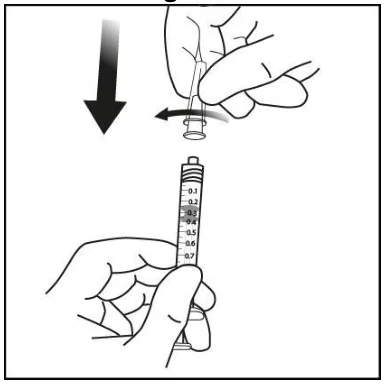
En tenant la seringue à la verticale, aiguille vers le haut,
examiner la solution pour voir si des bulles sont présentes et,
le cas échéant, tapoter doucement la seringue du doigt pour
faire remonter les bulles à la surface (voir la Figure H).
Figure H 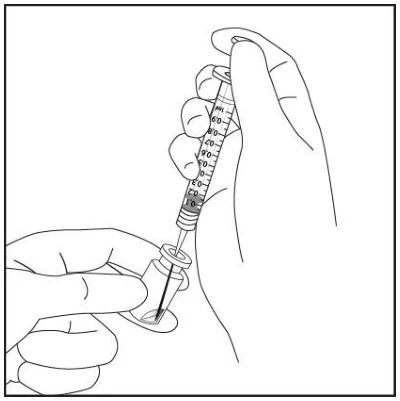
Étape 11
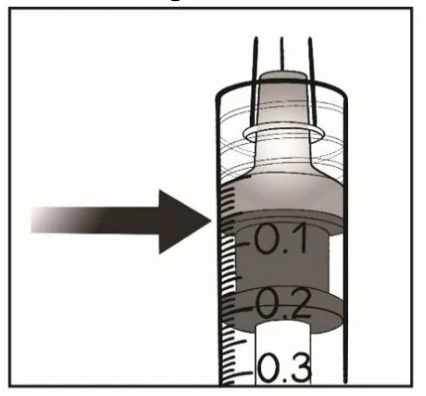
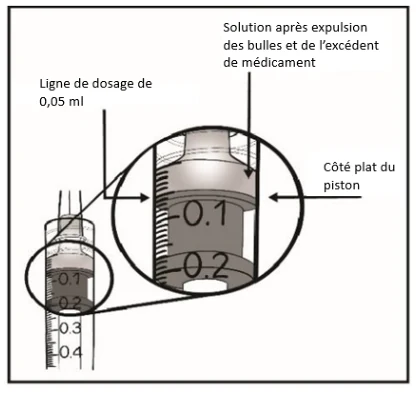
Pour éliminer toutes les bulles d’air et expulser l’excédent de médicament, appuyer LENTEMENT sur le piston de façon à aligner le côté plat du piston avec la ligne qui correspond à 0,05 mL sur la seringue (voir Figure I-1 et Figure I-2).
Figure I-1 Figure I-2
Seringue préremplie :
Figure J Étape 1 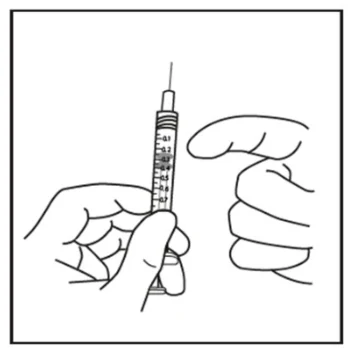
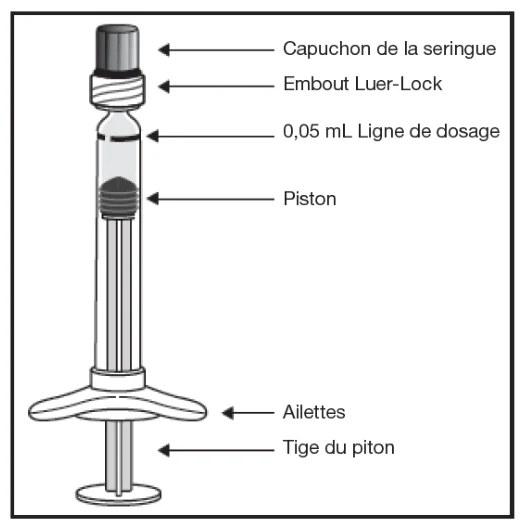
Pour administrer YESAFILI, ouvrir la boîte et en retirer l’emballage-coque stérilisé. Ouvrir soigneusement l’emballage-coque afin que son contenu demeure stérile. Laisser la seringue dans son plateau stérile jusqu’à ce qu’on soit prêt pour l’assemblage.
Étape 2
En procédant de façon aseptique, retirer la seringue de l’emballage-coque stérilisé.
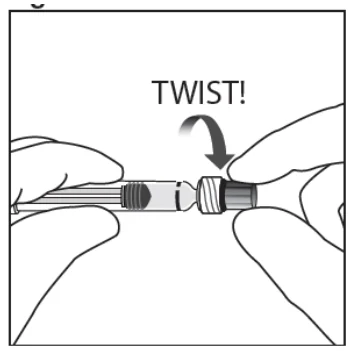
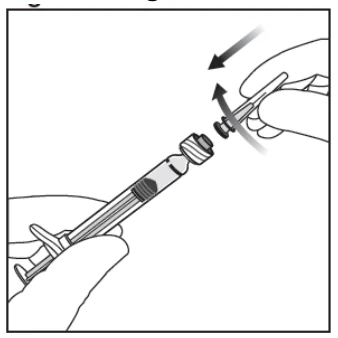
Étape 3
Pour retirer le capuchon de la seringue, tenir
la seringue d’une main et saisir le capuchon
avec le pouce et l’index de l’autre main.
Remarque : Retirer le capuchon de la seringue
en le dévissant, et non d’un coup sec (voir la
Figure K).
Figure K Étape 4
Pour que le produit demeure stérile, ne pas
tirer sur le piston.
Étape 5
En procédant de façon aseptique, bien visser
une aiguille à injection de calibre 30 d’un
demi-pouce à l’embout de la seringue Luer-
Lock (voir la Figure L).
Figure L Étape 6
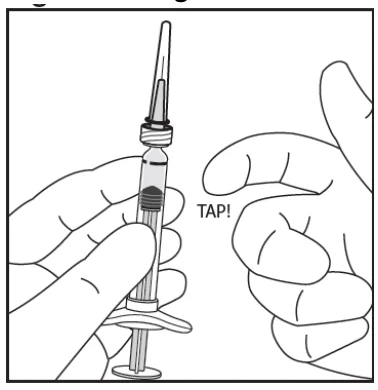
En tenant la seringue à la verticale, aiguille
vers le haut, examiner la solution pour voir si
des bulles sont présentes et, le cas échéant,
tapoter doucement la seringue du doigt pour
les faire remonter à la surface (voir la
Figure M).
Figure M
Étape 7
Pour éliminer toutes les bulles et expulser l’excédent de médicament, appuyer lentement sur le piston de façon à aligner la base de l’extrémité en dôme du piston (et non pas la pointe du dôme; voir la Figure N-1) avec la ligne de dosage noire sur la seringue (qui correspond à 50 microlitres, c.-à-d. à 2 mg d’aflibercept; voir la Figure N-2).
Remarque : Ce positionnement précis du piston est très important, car un mauvais positionnement du piston peut entraîner l’administration d’une dose supérieure ou inférieure à la dose approuvée.
Figure-N1 Figure N-2
Étape 8
Injecter en exerçant une pression constante sur le piston. Une fois que le piston a atteint le fond de la seringue, ne pas exercer de pression supplémentaire. Ne pas administrer de solution résiduelle observée dans la seringue.
Étape 9
La seringue préremplie est à usage unique.
Après l’injection, il faut jeter toute solution restante, en conformité avec les règlements locaux.
4.5 Dose oubliée
Si le patient manque un rendez-vous au cours duquel il devait recevoir une injection de YESAFILI, le médecin doit fixer un nouveau rendez-vous en vue de procéder à un examen et d’administrer une injection. Il doit ajuster le calendrier des injections et administrer la dose séquentielle suivante après la dose sautée.
5 SURDOSAGE
Des cas de surdosage accidentel ont été signalés au cours des études cliniques. Les effets indésirables associés au surdosage accidentel ont été l’augmentation de la pression intraoculaire, l’oedème de la cornée et la douleur oculaire.
L’administration d’une dose excessive peut faire augmenter la pression intraoculaire. Par conséquent, en cas de surdosage, il faut surveiller la pression intraoculaire et, à la discrétion du médecin traitant, mettre en route un traitement convenable (voir 12 PARTICULARITÉS DE MANIPULATION DU PRODUIT).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais 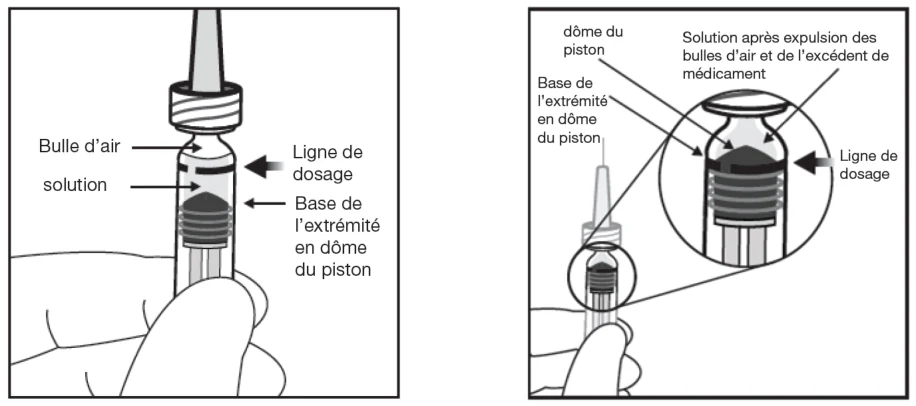 de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET EMBALLAGE
Pour aider à assurer la traçabilité des produits biologiques, y compris les biosimilaires, les professionnels de la santé doivent reconnaître l’importance consigner à la fois le nom commercial et la dénomination commune (ingrédient actif) ainsi que d'autres identificateurs propres au produit, comme le numéro d'identification du médicament (DIN) et le numéro de lot du produit fourni.
Tableau 1 – Formes posologiques, teneurs et composition
| Forme pharmaceutique | ||
| Voie d’administration | / concentration / | Ingrédients non-médicinaux |
| teneur / composition | ||
| Injection intravitréenne | Solution / 2 mg / 0,05 mL | Histidine, chlorhydrate d’histidine monohydrate, polysorbate 20, de tréhalose dihydraté et dans de l’eau pour injection |
YESAFILI est une solution stérile et limpide, d’incolore à jaune pâle. YESAFILI offert sous forme de solution aqueuse, stérile, sans agents de conservation pour injection intravitréenne la même seringue préremplie ou le fiole pour plus d’une injection de verre à usage unique conçues pour livrer 0,05 mL (50 microlitres) de solution contenant 2 mg d’aflibercept d’histidine, chlorhydrate d’histidine monohydrate, polysorbate 20, de tréhalose dihydraté et dans de l’eau pour injection.
Un millilitre de solution pour injection intravitréenne contient 40 mg d’aflibercept. Ce produit médicinal contient moins de 1 mmol de sodium (23 mg) par dose et est donc essentiellement « sans sodium ».
Seringues préremplies
La boîte contient une seringue préremplie contenant un volume de remplissage nominal de 170 microlitres de solution pour injection intravitréenne.
Chaque seringue préremplie permet d’administrer une dose unique de 50 microlitres contenant 2 mg d’aflibercept.
Fioles
Deux 2 trousses de YESAFILI sont disponibles contenant ce qui suit (kit complet):
- 1.
La trousse YESAFILI contient (Kit complet) :
- une fiole en verre contenant une dose unique de YESAFILI à 2 mg/0,05 mL
- une aiguille à filtre de 5 microns de calibre 18 x 1½ pouce pour le retrait du contenu de la fiole
- une aiguille à injection de calibre 30 x ½ pouce pour l’injection intravitréenne
- une seringue de 1 mL pour administration
- un feuillet de renseignements
- 2.
La trousse YESAFILI contient (Kit demi) :
- une fiole en verre contenant une dose unique de YESAFILI à 2 mg/0,05 mL
- une aiguille à filtre de 5 microns de calibre 18 x 1½ pouce pour le retrait du contenu de la fiole
- un feuillet de renseignements
Chaque fiole permet d’administrer une dose unique de 50 microlitres contenant 2 mg d’aflibercept.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
- Le traitement par YESAFILI (aflibercept pour injection) doit seulement être administré par injection intravitréenne.
Conduite de véhicules et utilisation de machines
L’injection intravitréenne de YESAFILI et les examens de la vue connexes peuvent causer des troubles visuels temporaires. Le patient ne doit pas prendre le volant ni utiliser de machines avant d’avoir recouvré une fonction visuelle suffisante.
Fonctions hépatique, biliaire et pancréatique
YESAFILI n’a pas été étudié chez les patients présentant une insuffisance hépatique.
Système immunitaire
Hypersensibilité
Comme avec toutes les protéines thérapeutiques, il y a un risque de réactions d’hypersensibilité, y compris d’anaphylaxie. Les réactions d’hypersensibilité peuvent prendre la forme de rash, de prurit, d’urticaire, de graves réactions anaphylactiques/anaphylactoïdes ou de grave inflammation intraoculaire. Il faut demander aux patients de signaler tous les symptômes d’anaphylaxie, de réactions allergiques ou d’inflammation intraoculaire (par exemple la douleur, la photophobie ou la rougeur, qui doivent être évaluées comme des réactions d’hypersensibilité potentielles même si ce ne sont pas des symptômes spécifiques).
Fonction visuelle
Endophtalmie, décollement rétinien et cataractes
Les injections intravitréennes, y compris celles de l’aflibercept, ont été associées à l’endophtalmie, au décollement rétinien, à la déchirure rétinienne, à la déchirure de l’épithélium pigmentaire rétinien, à la cataracte, dont la cataracte traumatique, à l’hémorragie du vitré et à l’hyphéma (voir 8 EFFETS INDÉSIRABLES). On doit toujours respecter les règles de l’asepsie quand on administre YESAFILI (voir 4.4 Administration). Il faut demander aux patients de signaler sur-le-champ tout symptôme évoquant les symptômes ci-dessus et prendre au besoin les mesures voulues.
Vasculite rétinienne et vasculite rétinienne occlusive
Des cas de vasculite rétinienne et de vasculite rétinienne occlusive ont été signalés lors du traitement par YESAFILI, la plupart du temps en présence d’inflammation intraoculaire ou d’un traitement par d’autres agents à administration intravitréenne. Les patients qui remarquent l’apparition d’un trouble de la vision doivent en informer leur professionnel de la santé sans tarder pour déterminer comment procéder pour la poursuite du traitement.
Augmentation de la pression intraoculaire
On a observé des augmentations de la pression intraoculaire dans les 60 minutes suivant une injection intravitréenne, dont celle de l’aflibercept (voir 8 EFFETS INDÉSIRABLES). On a signalé des augmentations soutenues (présentes à au moins deux consultations consécutives) de la pression intraoculaire de plus de 21 mm Hg chez 34 (1,9 %) des patients traités par l’aflibercept et 30 (5,0 %) de ceux traités par le ranibizumab au cours des essais cliniques sur la forme humide de la DMLA, chez 5 (2,3 %) des patients traités par l’aflibercept et 9 (6,3 %) de ceux recevant un traitement factice au cours des essais cliniques sur l’OVCR et chez 7 (7,7 %) des patients traités par l’aflibercept et 4 (4,3 %) de ceux traités au laser au cours de l’essai clinique sur l’OBVR. Au cours des essais cliniques de phase III sur l’OMD, des augmentations soutenues de la pression intraoculaire ont été signalées chez 3,6 % des patients (21 sur 578) randomisés pour recevoir l’aflibercept et 2,4 % des patients (7 sur 287) randomisés pour recevoir le traitement au laser. Dans tous les cas, il faut donc surveiller et prendre en charge convenablement la pression intraoculaire et la perfusion de la tête du nerf optique.
On n’a pas évalué l’aflibercept chez les patients qui présentent un glaucome mal maîtrisé.
Autre
Le traitement par l’aflibercept, comme par d’autres anti-VEGF administrés par voie intravitréenne, doit être interrompu et repris seulement quand on juge qu’il convient de le faire dans les cas suivants :
- pression intraoculaire ≥ 30 mm Hg;
- 28 jours avant et après une chirurgie intraoculaire;
- déchirure rétinienne; le traitement ne doit reprendre qu’une fois la déchirure bien réparée.
L’expérience est limitée en matière de traitement de sujets atteints d’OMD attribuable à un diabète de type 1 ou de sujets diabétiques présentant un taux d’HbA1c supérieur à 12 % ou une rétinopathie diabétique proliférante.
L’aflibercept n’a pas été étudié chez les patients souffrant d’infections actives généralisées ou de troubles oculaires concomitants tels qu’un décollement rétinien ou un trou maculaire. On n’a pas non plus fait l’expérience de l’administration d’aflibercept chez les patients diabétiques présentant une hypertension non maîtrisée. Le médecin doit tenir compte de ce qui précède avant de traiter de tels patients.
Un essai clinique sur la NVC myopique a été mené au Japon, en Corée du Sud, à Singapour, à Taïwan et à Hong Kong. Il n’y a donc pas eu d’essais cliniques sur le traitement de la NVC myopique par l’aflibercept chez les patients non asiatiques. Il n’y a pas non plus eu d’essais cliniques sur les patients ayant déjà reçu un traitement de la NVC myopique et les patients porteurs de lésions extrafovéales. Le médecin doit tenir compte de ce manque de renseignements avant de traiter de tels patients.
Au cours des essais cliniques sur la DMLA, l’OVCR, l’OBVR et la NCVC myopique, on a traité par l’aflibercept un seul œil par patient. On n’a pas étudié l’innocuité et l’efficacité de l’administration de l’aflibercept dans les deux yeux en même temps ou de façon consécutive.
Fonction rénale
L’aflibercept n’a pas été étudié chez les patients présentant une insuffisance rénale (voir 4.2 Posologie recommandée et ajustement posologique et 10.3 Pharmacocinétique).
Santé reproductive : risque pour les femmes et les hommes
Les femmes en âge de procréer doivent utiliser une méthode de contraception efficace durant le traitement et pendant au moins trois mois après la dernière injection intravitréenne de YESAFILI (voir 7.1.1 Grossesse).
Effets systémiques
Événements thromboemboliques
Les événements thromboemboliques artériels (ETA) sont des effets indésirables qui peuvent être liés à l’inhibition systémique du VEGF. L’administration intravitréenne d’inhibiteurs du VEGF, dont l’aflibercept, est associée à un risque potentiel d’ETA.
Selon les critères de l’APTC (Antiplatelet Trialists’ Collaboration), les ETA comprennent les infarctus du myocarde non mortels, les accidents vasculaires cérébraux non mortels et les décès d’origine vasculaire (y compris les décès de cause inconnue). Il y a peu de données sur l’innocuité dans le traitement des patients atteints d’OVCR, d’OBVR, d’OMD ou de NVC myopique qui ont subi un accident vasculaire cérébral, un accident ischémique transitoire ou un infarctus du myocarde au cours des six derniers mois.
Au cours des 96 semaines des études VIEW1 et VIEW2 sur la forme humide de la DMLA, l’incidence des ETA de l’APTC a été de 3,3 % (60 patients sur 1 824) dans le groupe comprenant l’ensemble des patients traités par l’aflibercept et de 3,2 % (19 patients sur 595) dans le groupe traité par le ranibizumab.
L’incidence des ETA de l’APTC au cours des études sur l’OVCR (GALILEO, durée de 76 semaines; COPERNICUS, durée de 100 semaines) a été de 0,9 % (2 patients sur 218) chez les patients du groupe aflibercept + traitement PRN, par rapport à 1,4 % (2 patients sur 142) chez les patients du groupe ne recevant qu’un traitement factice.
L’incidence des ETA de l’APTC au cours de l’étude sur l’OBVR (VIBRANT, durée de 52 semaines) a été de 0 % chez les patients traités par l’aflibercept et de 2,2 % (2 patients sur 92) chez les patients du groupe laser + aflibercept jusqu’à la 52e semaine. Un de ces patients du groupe traité au laser avait reçu un traitement de secours par l’aflibercept.
Au cours des études sur l’OMD (VISTADME et VIVIDDME), l’incidence des ETA de l’APTC a été de 6,4 % (37 patients sur 578) et 4,2 % (12 patients sur 287) après 100 semaines; et 9,0 % (52 patients sur 578) et 7,7 % (22 patients sur 287) après 148 semaines dans le groupe composé de tous les patients traités par l’aflibercept, par rapport au groupe témoin (traité au laser). Au cours des études sur l’OMD (VISTADME et VIVIDDME), l’incidence des décès d’origine vasculaire confirmés définis selon les critères de l’APTC était de 2,1 % (12 patients sur 578) dans le groupe composé de tous les patients traités par l’aflibercept et 1,0 % (3 patients sur 287) dans le groupe témoin (traité au laser) après 100 semaines, et de 2,9 % (17 patients sur 578) et 1,4 % (4 patients sur 287), respectivement, après 148 semaines.
L’incidence des ETA de l’APTC au cours de l’étude sur la NVC myopique (MYRROR, durée de 48 semaines) a été de 1,1 % (1 patient sur 91) dans le groupe traité par l’aflibercept et de 0 % (0 patient sur
- 31) dans le groupe témoin (recevant un traitement factice).
Hémorragies non oculaires
Des hémorragies non oculaires ont été signalées après l’injection intravitréenne d’inhibiteurs du VEGF, dont l’aflibercept, et il y a un risque théorique qu’elles soient liées à l’inhibition du VEGF.
7.1 Populations particulières
7.1.1 Grossesse
Il n’y a pas de données sur l’utilisation de l’aflibercept pendant la grossesse. Les études sur l’animal ont mis en évidence une toxicité pour la reproduction après l’administration systémique, dont pertes fœtales et graves malformations embryofœtales (voir 16 TOXICOLOGIE NON CLINIQUE). YESAFILI ne doit pas être utilisé pendant la grossesse, sauf s’il y a un besoin médical manifeste et si les avantages potentiels l’emportent sur les risques pour le fœtus.
7.1.2 Femmes qui allaitent
On ne sait pas si l’aflibercept passe dans le lait humain. On ne peut exclure la possibilité qu’il y ait un risque pour le nourrisson. YESAFILI n’est pas recommandé pendant l’allaitement. Il faut soit cesser l’allaitement, soit, si possible, retarder le traitement par YESAFILI. Il faut soupeser les avantages du traitement et les risques potentiels pour le nourrisson.
7.1.3 Enfants
Utilisation chez les enfants (< 18 ans) : L’innocuité et l’efficacité de YESAFILI n’ont pas été établies chez les enfants.
7.1.4 Personnes âgées
Au cours des essais cliniques randomisés de phase III sur la forme humide de la DMLA, 89 % des patients (1 616 sur 1 817) traités par l’aflibercept avaient au moins 65 ans et 63 % des patients (1 139 sur 1 817) avaient au moins 75 ans.
Au cours des études randomisées sur l’OVCR, environ 52 % des patients (112 sur 217) traités par l’aflibercept avaient au moins 65 ans et environ 18 % des patients (38 sur 217) avaient au moins 75 ans.
Au cours de l’étude randomisée sur l’OBVR, environ 58 % des patients (53 sur 91) traités par l’aflibercept avaient au moins 65 ans et environ 23 % des patients (21 sur 91) avaient au moins 75 ans.
Au cours des études randomisées de phase III sur l’OMD, environ 47 % des patients (268 sur 576) traités par l’aflibercept l’aflibercept avaient au moins 65 ans et environ 9 % des patients (52 sur 576) avaient au moins 75 ans.
Au cours de l’étude randomisée sur la NVC myopique, environ 36 % des patients (33 sur 91) traités par l’aflibercept avaient au moins 65 ans et environ 10 % des patients (9 sur 91) avaient au moins 75 ans.
Au cours de ces essais, le vieillissement n’a pas entraîné de modifications cliniquement significatives sur le plan de l’efficacité et de l’innocuité.
8 EFFETS INDÉSIRABLES
Les profils des effets indésirables aux médicaments signalés dans les études cliniques qui ont comparé YESAFILI au médicament biologique de référence se sont révélés comparables. La description des effets indésirables dans cette section repose sur l’expérience clinique obtenue avec le médicament biologique de référence.
8.1 Aperçu des effets indésirables
Traitement de la forme humide de la DMLA
L’innocuité a été évaluée chez un total de 1 824 patients exposés à YESAFILI pendant jusqu’à 96 semaines au cours des deux études cliniques à double insu contrôlées par substance active sur la DMLA (VIEW1 et VIEW2); 1 223 de ces patients ont reçu la dose de 2 mg (voir 14 ÉTUDES CLINIQUES).
Au cours des essais de phase III sur la DMLA, des effets indésirables graves liés à l’injection intravitréenne de YESAFILI ou de ranibizumab, dont endophtalmie, cataracte traumatique, augmentation de la pression intraoculaire, décollement rétinien et décollement du vitré, sont survenues dans moins d’un cas sur 1 000 (22 injections sur 36 206) (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Chez les patients randomisés pour recevoir YESAFILI à raison de 2 mg toutes les huit semaines (2Q8), il y a eu moins d’effets indésirables graves liés à l’injection que chez les patients recevant YESAFILI à raison de 2 mg toutes les quatre semaines (2Q4) ou le ranibizumab à raison de 0,5 mg toutes les quatre semaines (0,5Q4) (3 [0,5 %], 8 [1,3 %] et 12 [2,0 %], respectivement). Les effets indésirables graves les plus courants chez les patients traités par YESAFILI 2Q8, YESAFILI 2Q4 et ranibizumab 0,5Q4 ont été diminution de l’acuité visuelle (7 [1,1 %], 7 [1,1 %] et 7 [1,2 %]), hémorragie rétinienne (6 [1,0 %], 3 [0,5 %] et 6 [1,0 %]), cataracte (4 [0,7 %], 5 [0,8 %] et 5 [0,8 %]), déchirure de l’épithélium pigmentaire rétinien (3 [0,5 %], 0 [0,0 %] et 1 [0,2 %]) et endophtalmie (0 [0,0 %], 4 [0,7 %] et 6 [1,0 %]).
Les effets indésirables les plus courants (soit ceux survenus chez au moins 5 % des patients traités par YESAFILI) ont été hémorragie conjonctivale (26,7 %), douleur oculaire (10,3 %), décollement du vitré (8,4 %), cataracte (7,9 %), corps flottants du vitré (7,6 %) et augmentation de la pression intraoculaire (7,2 %). L’incidence de ces effets indésirables a été semblable dans le groupe traité par le ranibizumab.
Traitement de l’OVCR
Des effets indésirables graves liés à l’injection intravitréenne de YESAFILI, dont une endophtalmie, une cataracte et un décollement rétinien (voir 7 MISES EN GARDE ET PRÉCAUTIONS), sont survenus dans trois cas sur 2 728.
Jusqu’à la 76e/100e semaine, les effets indésirables graves qui sont survenus chez au moins deux patients et plus souvent dans le groupe aflibercept-traitement PRN que dans le groupe traitement factice-traitement PRN au cours d’au moins des essais cliniques sur l’OVCR ont été les suivants (aflibercept-traitement PRN vs traitement factice-traitement PRN) : cataracte (4 [2 %] vs 1 [1 %]), œdème maculaire (5 [2 %] vs 2 [1 %]) et œdème maculaire cystoïde (2 [1 %] vs 0 [0 %]). Les effets indésirables oculaires graves suivants sont survenus chez seulement un (0,5 %) des patients traités par l’aflibercept et chez aucun de ceux recevant le traitement factice : endophtalmie, abrasion cornéenne, décollement du vitré, occlusion d’une artère rétinienne et ischémie maculaire.
Jusqu’à la 24e semaine, les effets indésirables oculaires les plus courants (survenus chez ≥ 5 % des patients traités par l’aflibercept et plus souvent chez eux que chez ceux recevant le traitement factice) ont été les suivants (aflibercept vs traitement factice) : douleur oculaire (13 % vs 5 %), hémorragie conjonctivale (12 % vs 11 %), augmentation de la pression intraoculaire (8 % vs 6 %), exsudats rétiniens (6 % vs 4 %), troubles vasculaires de la papille optique (6 % vs 3 %) et corps flottants du vitré (5 % vs 1 %). L’effet indésirable non oculaire le plus courant (≥ 5 % des patients) survenu plus souvent dans le groupe traité par l’aflibercept que dans le groupe recevant le traitement factice a été l’hypertension (6 % vs 5 %).
Jusqu’à la 76e/100e semaine, les effets indésirables les plus courants survenus plus souvent dans le groupe aflibercept-traitement PRN que dans le groupe traitement factice-traitement PRN au cours d’au moins un essai clinique ont été les suivants (aflibercept-traitement PRN vs traitement factice-traitement PRN) : œdème maculaire (29 % vs 11 %), œdème maculaire cystoïde (10 % vs 4 %), corps flottants du vitré (7 % vs 4 %), hyperémie oculaire (7 % vs 4 %), déficience visuelle (4 % vs 1 %) et dégénérescence maculaire (4 % vs 1 %).
Traitement de l’OBVR
Un effet indésirable grave liée à l’injection intravitréenne d’aflibercept (cataracte traumatique) est survenu dans un cas sur 1 115 (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Au cours de l’étude sur le traitement de l’OBVR, on a observé un effet indésirable grave (cataracte traumatique) dans le groupe traité par l’aflibercept. L’incidence globale des effets indésirables graves était de 10 % dans le groupe traité au laser et 10 % dans le groupe traité par l’aflibercept après 24 semaines et de 11 % dans le groupe traité au laser et 15 % dans le groupe traité par l’aflibercept après 52 semaines. On n’a pas signalé d’effet indésirable grave lié au médicament. Après 24 semaines, les patients traités au laser étaient admissibles au traitement par l’aflibercept.
Les effets indésirables les plus courants (≥ 5 %) dans l’œil étudié ont été l’hémorragie conjonctivale (4 % dans le groupe traité au laser et 20 % dans le groupe traité par l’aflibercept après 24 semaines; 15 % dans le groupe traité au laser et 24 % dans le groupe traité par l’aflibercept après 52 semaines), la douleur oculaire (5 % dans le groupe traité au laser et 4 % dans le groupe traité par l’aflibercept après 24 semaines; 8 % dans le groupe traité au laser et 5 % dans le groupe traité par l’aflibercept après 52 semaines) et l’irritation oculaire (1 % dans le groupe traité au laser et 8 % dans le groupe traité par l’aflibercept après 52 semaines).
Traitement de l’OMD
Au cours de l’étude de phase III sur l’OMD VISTADME, deux patients ont présenté des effets indésirables graves liés à l’injection (hémorragie du vitré et hyphéma). Au cours de l’étude VIVIDDME, cinq patients ont présenté des effets indésirables graves liés à l’injection, soit une lésion de la capsule postérieure, un décollement rétinien, une cataracte et une hémorragie du vitré (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Les effets indésirables oculaires graves chez les patients traités par l’aflibercept (2Q4 ou 2Q8) et le laser ont été les suivants : cataracte (10 [1,7 %] vs 1 [0,3 %]), hémorragie du vitré (5 [0,9 %] vs 5 [1,7 %]), décollement rétinien (2 [0,3 %] vs 0 [0,0 %]), cataracte sous-capsulaire (1 [0,2 %] vs 0 [0,0 %]), kératite ponctuée (1 [0,2 %] vs 0 [0,0 %]), hyphéma (1 [0,2 %] vs 0 [0,0 %]) et augmentation de la pression intraoculaire (1 [0,2 %] vs 0 [0,0 %])
Les effets indésirables oculaires les plus courants (survenus chez au moins 5 % des patients randomisés pour recevoir le traitement par l’aflibercept [2Q4 ou 2Q8]) ont été les suivants : hémorragie conjonctivale (31,1 %), cataracte (11,6 %), douleur oculaire (10,7 %), augmentation de la pression intraoculaire (9,2 %), corps flottants du vitré (8,5 %) et décollement du vitré (8,0 %).
Au cours de 100 semaines, l’incidence des décès toutes causes confondues pour l’étude VISTA a été de 5,2 % dans le groupe recevant l’aflibercept 2Q4, 2,6 % dans le groupe recevant l’aflibercept 2Q8 et 1,9 % dans le groupe traité au laser. Pour l’étude VIVID, l’incidence dans ces groupes a été de 2,9 %, 4,4 % et 0,8 %, respectivement. Au cours de 148 semaines, l’incidence des décès toutes causes confondues pour les études sur l’OMD (VISTADME et VIVIDDME) a été de 6,5 % (19 patients sur 291) dans le groupe recevant l’aflibercept 2Q4, 4,5 % (13 patients sur 287) dans le groupe recevant l’aflibercept 2Q8 et 2,9 % (8 patients sur 287) dans le groupe traité au laser. Le taux global était faible, et les causes des décès concordaient avec les complications avancées du diabète et les affections concomitantes que présentaient ces patients. Les deux études n’ont montré aucune relation dose-effet.
Traitement de la NVC myopique
Au cours de l’étude de phase III sur la NVC myopique (MYRROR), un effet indésirable grave lié à l’injection intravitréenne d’aflibercept (trou maculaire) est survenu dans un cas sur 474.
Un effet indésirable oculaire grave (trou maculaire) est survenu chez les patients traités par l’aflibercept.
Les effets indésirables les plus courants (survenus chez au moins 5 % des patients randomisés pour recevoir l’aflibercept) ont été les suivants : hémorragie conjonctivale (11,0 %), douleur oculaire (7,7 %) et kératite ponctuée (6,6 %).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Traitement de la forme humide de la DMLA
Les données sur l’innocuité portent sur tous les effets indésirables (graves ou non) raisonnablement susceptibles d’avoir été causés par l’injection ou le produit médicinal (voir le Tableau 2 pour les données obtenues du début des études à la 52e semaine et le Tableau 3 pour les données obtenues de la 52e à la 96e semaine).
Tableau 2 : Effets indésirables (oculaires ou non) au cours des études VIEW1 et VIEW2 sur la DMLA humide Effets indésirables possiblement liés à l’aflibercept dont le taux d’incidence a été ³1 % (52 semaines de données; population chez qui l’innocuité a été évaluée) | ||||||
| VIEW1 | VIEW2 | |||||
Principale classe de systèmes d’organes Terme privilégié selon la version 16.0 de MedDRA | Ranibizumab 0,5 mg Q4 N=304 (100 %) | Aflibercept 2,0 mg Q4 N=304 (100 %) | Aflibercept 2,0 mg Q8 N=303 (100 %) | Ranibizumab 0,5 mg Q4 N=291 (100 %) | Aflibercept 2,0 mg Q4 N=309 (100 %) | Aflibercept 2,0 mg Q8 N=307 (100 %) |
| Troubles oculaires | ||||||
| Hémorragie conjonctivale | 144 (47,4 %) | 109 (35,9 %) | 131 (43,2 %) | 24 (8,2 %) | 25 (8,1 %) | 29 (9,4 %) |
| Douleur oculaire | 26 (8,6 %) | 33 (10,9 %) | 22 (7,3 %) | 27 (9,3 %) | 33 (10,7 %) | 21 (6,8 %) |
| Décollement du vitré | 24 (7,9 %) | 26 (8,6 %) | 21 (6,9 %) | 9 (3,1 %) | 20 (6,5 %) | 15 (4,9 %) |
| Corps flottants du vitré | 33 (10,9 %) | 40 (13,2 %) | 20 (6,6 %) | 10 (3,4 %) | 10 (3,2 %) | 8 (2,6 %) |
| Sensation de corps étrangers dans les yeux | 9 (3,0 %) | 8 (2,6 %) | 16 (5,3 %) | 13 (4,5 %) | 13 (4,2 %) | 5 (1,6 %) |
| Augmentation de la sécrétion lacrymale | 6 (2,0 %) | 9 (3,0 %) | 11 (3,6 %) | 2 (0,7 %) | 7 (2,3 %) | 5 (1,6 %) |
| Décollement rétinien | 5 (1,6 %) | 4 (1,3 %) | 11 (3,6 %) | 5 (1,7 %) | 4 (1,3 %) | 11 (3,6 %) |
| Déchirure de l’épithélium pigmentaire rétinien | 5 (1,6 %) | 1 (0,3 %) | 11 (3,6 %) | 2 (0,7 %) | 2 (0,6 %) | 7 (2,3 %) |
| Cataracte | 6 (2,0 %) | 11 (3,6 %) | 8 (2,6 %) | 15 (5,2 %) | 16 (5,2 %) | 12 (3,9 %) |
| Vision trouble | 10 (3,3 %) | 11 (3,6 %) | 8 (2,6 %) | 2 (0,7 %) | 4 (1,3 %) | 3 (1,0 %) |
| Cataracte nucléaire | 7 (2,3 %) | 4 (1,3 %) | 6 (2,0 %) | 4 (1,4 %) | 5 (1,6 %) | 1 (0,3 %) |
| Cataracte sous-capsulaire | 2 (0,7 %) | 2 (0,7 %) | 6 (2,0 %) | 1 (0,3 %) | 3 (1,0 %) | 2 (0,7 %) |
| Cataracte corticale | 2 (0,7 %) | 2 (0,7 %) | 4 (1,3 %) | 1 (0,3 %) | 0 | 2 (0,7 %) |
| Œdème de la cornée | 3 (1,0 %) | 4 (1,3 %) | 4 (1,3 %) | 0 | 5 (1,6 %) | 2 (0,7 %) |
| Décollement de l’épithélium pigmentaire rétinien | 6 (2,0 %) | 5 (1,6 %) | 4 (1,3 %) | 14 (4,8 %) | 19 (6,1 %) | 12 (3,9 %) |
| Inflammation de la chambre antérieure | 3 (1,0 %) | 0 | 3 (1,0 %) | 4 (1,4 %) | 2 (0,6 %) | 1 (0,3 %) |
| Œdème des paupières | 5 (1,6 %) | 2 (0,7 %) | 3 (1,0 %) | 7 (2,4 %) | 7 (2,3 %) | 4 (1,3 %) |
| Hyperémie oculaire | 11 (3,6 %) | 8 (2,6 %) | 3 (1,0 %) | 18 (6,2 %) | 13 (4,2 %) | 8 (2,6 %) |
| Hyperémie oculaire | 4 (1,3 %) | 2 (0,7 %) | 2 (0,7 %) | 14 (4,8 %) | 6 (1,9 %) | 1 (0,3 %) |
| Anomalie de l’épithélium cornéen | 2 (0,7 %) | 1 (0,3 %) | 0 | 2 (0,7 %) | 4 (1,3 %) | 3 (1,0 %) |
| Érosion de la cornée | 0 | 0 | 0 | 7 (2,4 %) | 3 (1,0 %) | 7 (2,3 %) |
| Troubles généraux et du point d’administration | ||||||
| Douleur au point d’injection | 11 (3,6 %) | 9 (3,0 %) | 12 (4,0 %) | 9 (3,1 %) | 11 (3,6 %) | 8 (2,6 %) |
| Hémorragie au point d’injection | 5 (1,6 %) | 6 (2,0 %) | 6 (2,0 %) | 5 (1,7 %) | 5 (1,6 %) | 4 (1,3 %) |
Tableau 2 : Effets indésirables (oculaires ou non) au cours des études VIEW1 et VIEW2 sur la DMLA humide Effets indésirables possiblement liés à l’aflibercept dont le taux d’incidence a été ³1 % (52 semaines de données; population chez qui l’innocuité a été évaluée) | ||||||
| VIEW1 | VIEW2 | |||||
Principale classe de systèmes d’organes Terme privilégié selon la version 16.0 de MedDRA | Ranibizumab 0,5 mg Q4 N=304 (100 %) | Aflibercept 2,0 mg Q4 N=304 (100 %) | Aflibercept 2,0 mg Q8 N=303 (100 %) | Ranibizumab 0,5 mg Q4 N=291 (100 %) | Aflibercept 2,0 mg Q4 N=309 (100 %) | Aflibercept 2,0 mg Q8 N=307 (100 %) |
| Irritation au point d’injection | 2 (0,7 %) | 0 | 4 (1,3 %) | 0 | 0 | 0 |
| Infections et infestations | ||||||
| Endophtalmie | 3 (1,0 %) | 3 (1,0 %) | 0 | 0 | 0 | 0 |
| Lésions, intoxications et complications liées aux perfusions | ||||||
| Abrasion cornéenne | 4 (1,3 %) | 3 (1,0 %) | 4 (1,3 %) | 1 (0,3 %) | 2 (0,6 %) | 1 (0,3 %) |
| Investigations | ||||||
| Augmentation de la pression intraoculaire | 21 (6,9 %) | 14 (4,6 %) | 15 (5,0 %) | 20 (6,9 %) | 24 (7,8 %) | 16 (5,2 %) |
Remarque : Les patients ne sont comptés qu’une seule fois pour chaque effet indésirable, mais peuvent en avoir présenté plus d’un.
Tableau 3 : Effets indésirables (oculaires ou non) au cours des études VIEW1 et VIEW2 sur la DMLA humide Effets indésirables possiblement liés à l’aflibercept dont le taux d’incidence a été ³1% (données obtenues de la 52e à la 96e semainea; population chez qui l’innocuité a été évaluée) | ||||||
| VIEW1 | VIEW2 | |||||
Principale classe de systèmes d’organes Terme privilégié selon la version 16.0 de MedDRA | Ranibizumab 0.5 mg Q4 N=280 (100%) | Aflibercept 2.0 mg Q4 N=290 (100%) | Aflibercept 2.0 mg Q8 N=274 (100%) | Ranibizumab 0.5 mg Q4 N=276 (100%) | Aflibercept 2.0 mg Q4 N=281 (100%) | Aflibercept 2.0 mg Q8 N=284 (100%) |
| Troubles oculaires | ||||||
| Hémorragie conjonctivale | 52 (18,6 %) | 37 (12,8 %) | 41 (15,0 %) | 9 (3,3 %) | 4 (1,4 %) | 3 (1,1 %) |
| Corps flottants du vitré | 16 (5,7 %) | 13 (4,5 %) | 12 (4,4 %) | 1 (0,4 %) | 0 | 3 (1,1 %) |
| Douleur oculaire | 11 (3,9 %) | 12 (4,1 %) | 11 (4,0 %) | 2 (0,7 %) | 6 (2,1 %) | 6 (2,1 %) |
| Décollement de l’épithélium pigmentaire rétinien | 1 (0,4 %) | 2 (0,7 %) | 8 (2,9 %) | 7 (2,5 %) | 3 (1,1 %) | 4 (1,4 %) |
| Sensation de corps étrangers dans les yeux | 4 (1,4 %) | 4 (1,4 %) | 8 (2,9 %) | 1 (0,4 %) | 1 (0,4 %) | 2 (0,7 %) |
| Vision trouble | 4 (1,4 %) | 8 (2,8 %) | 7 (2,6 %) | 3 (1,1 %) | 2 (0,7 %) | 2 (0,7 %) |
| Décollement du vitré | 9 (3,2 %) | 10 (3,4 %) | 7 (2,6 %) | 7 (2,5 %) | 6 (2,1 %) | 4 (1,4 %) |
| Augmentation de la sécrétion lacrymale | 5 (1,8 %) | 3 (1,0 %) | 6 (2,2 %) | 0 | 5 (1,8 %) | 4 (1,4 %) |
| Cataracte | 7 (2,5 %) | 12 (4,1 %) | 5 (1,8 %) | 13 (4,7 %) | 15 (5,3 %) | 18 (6,3 %) |
| Cataracte nucléaire | 2 (0,7 %) | 4 (1,4 %) | 4 (1,5 %) | 2 (0,7 %) | 5 (1,8 %) | 1 (0,4 %) |
| Œdème des paupières | 2 (0,7 %) | 0 | 4 (1,5 %) | 1 (0,4 %) | 0 | 1 (0,4 %) |
| Kératite ponctuée | 2 (0,7 %) | 3 (1,0 %) | 4 (1,5 %) | 3 (1,1 %) | 1 (0,4 %) | 2 (0,7 %) |
| Cataracte corticale | 3 (1,1 %) | 1 (0,3 %) | 3 (1,1 %) | 1 (0,4 %) | 1 (0,4 %) | 2 (0,7 %) |
| Cataracte sous-capsulaire | 2 (0,7 %) | 4 (1,4 %) | 3 (1,1 %) | 0 | 2 (0,7 %) | 2 (0,7 %) |
| Œdème de la cornée | 1 (0,4 %) | 2 (0,7 %) | 3 (1,1 %) | 0 | 3 (1,1 %) | 0 |
| Hyperémie oculaire | 2 (0,7 %) | 0 | 2 (0,7 %) | 2 (0,7 %) | 5 (1,8 %) | 1 (0,4 %) |
| Hyperémie conjonctivale | 6 (2,1 %) | 0 | 1 (0,4 %) | 6 (2,2 %) | 2 (0,7 %) | 3 (1,1 %) |
| Décollement rétinien | 0 | 1 (0,3 %) | 0 | 1 (0,4 %) | 2 (0,7 %) | 5 (1,8 %) |
| Investigations | 4 (1,3 %) | 2 (0,7 %) | 2 (0,7 %) | 14 (4,8 %) | 6 (1,9 %) | 1 (0,3 %) |
| Augmentation de la pression intraoculaire | 15 (5,4 %) | 4 (1,4 %) | 8 (2,9 %) | 18 (6,5 %) | 13 (4,6 %) | 15 (5,3 %) |
a Pendant cette période (soit de la 52e à la 96e semaine), les patients ont continué de recevoir la dose qu’ils recevaient au début de l’étude, mais l’intervalle entre les doses était modifié sur la foi d’une évaluation des paramètres visuels et anatomiques, et ne pouvait, en vertu du protocole, être de plus de 12 semaines.
Remarque : Les patients ne sont comptés qu’une seule fois pour chaque effet indésirable, mais peuvent en avoir présenté plus d’un. De plus, 157 patients atteints de la forme humide de la DMLA ont été traités pendant jusqu’à 44 mois au cours d’une prolongation de longue durée des études des phases I et II. Le profil d’innocuité a été semblable à celui observé au cours des études de phase III sur la forme humide de la DMLA.
Traitement de l’OVCR
L’innocuité a été évaluée chez un total de 317 patients ayant reçu au moins une dose de l’aflibercept au cours des deux études de phase III sur l’OVCR (COPERNICUS et GALILEO).
Les patients des groupes traités par l’aflibercept (n = 218) ont reçu 2 mg d’aflibercept une fois par mois pendant six mois, puis ont reçu l’aflibercept jusqu’à la 76e (étude GALILEO) ou 100e (étude COPERNICUS) semaine uniquement s’ils répondaient à des critères précisés au préalable. Les patients des groupes témoins ont reçu une injection factice par mois du début des études à la 24e (étude COPERNICUS, n =
- 74) ou 52e (étude GALILEO, n = 68) semaine, puis ont reçu l’aflibercept s’ils répondaient à des critères précisés au préalable.
Au cours des études sur l’OVCR (COPERNICUS et GALILEO), les effets indésirables les plus courants (≥ 1 %) dont le lien avec l’un ou l’autre des médicaments à l’étude ou avec l’injection était raisonnable ou présumé sont présentés au Tableau 4.
| Tableau 4 : Effets indésirables (≥ 1 %) au cours des études sur l’OVCR (COPERNICUS et GALILEO; jusqu’à la 76e/100e semaine | |||||
Terme privilégié Selon la version 14.1 de MedDRA | Aflibercepta (N=218) | Groupe témoin (traitement factice)a (N=142) | Aflibercepta + PRN (N=218) | Groupe témoin (traitement factice)a + PRN (N=142) | Aflibercept Totalb (N= 317) |
| Du début de l’étude à la 24e semaine | Du début de l’étude à la 76e/100e semaine | ||||
| Hémorragie conjonctivale | 11,9 % | 11,3 % | 18,3 % | 14,1 % | 15,8 % |
| Augmentation de la pression intraoculaire | 7,8 % | 6,3 % | 14,7 % | 12,0 % | 12,9 % |
| Douleur oculaire | 12,8 % | 4,9 % | 16,5 % | 7,7 % | 12,6 % |
| Décollement du vitré | 2,8 % | 4,2 % | 9,2 % | 5,6 % | 6,9 % |
| Corps flottants du vitré | 5,0 % | 1,4 % | 7,3 % | 3,5 % | 5,7 % |
| Augmentation de la sécrétion lacrymale | 2,8 % | 3,5 % | 4,6 % | 7,0 % | 5,0 % |
| Hyperémie oculaire | 4,1 % | 2,8 % | 6,9 % | 2,8 % | 5,0 % |
| Cataracte | 0 % | 0,7 % | 5,0 % | 3,5 % | 4,4 % |
| Sensation de corps étrangers dans les yeux | 3,2 % | 4,9 % | 4,1 % | 5,6 % | 3,5 % |
| Douleur au point d’injection | 2,8 % | 1,4 % | 4,1 % | 2,1 % | 3,2 % |
| Abrasion cornéenne | 1,8 % | 0,7 % | 2,8 % | 1,4 % | 2,2 % |
| Vision trouble | 1,4 % | 0,7 % | 2,3 % | 1,4 % | 1,9 % |
| Cataracte nucléaire | 0 % | 0,7 % | 1,8 % | 0,7 % | 1,6 % |
| Hémorragie au point d’injection | 0 % | 0 % | 1,4 % | 1,4 % | 1,6 % |
| Opacités du cristallin | 0,9 % | 0,7 % | 1,8 % | 0,7 % | 1,3 % |
| Érosion de la cornée | 1,4 % | 0,7 % | 1,4 % | 2,1 % | 1,3 % |
| Tableau 4 : Effets indésirables (≥ 1 %) au cours des études sur l’OVCR (COPERNICUS et GALILEO; jusqu’à la 76e/100e semaine | |||||
Terme privilégié Selon la version 14.1 de MedDRA | Aflibercepta (N=218) | Groupe témoin (traitement factice)a (N=142) | Aflibercepta + PRN (N=218) | Groupe témoin (traitement factice)a + PRN (N=142) | Aflibercept Totalb (N= 317) |
| Du début de l’étude à la 24e semaine | Du début de l’étude à la 76e/100e semaine | ||||
| Déchirure rétinienne | 0,5 % | 0,7 % | 1,4 % | 1,4 % | 1,3 % |
PRN : au besoin (pro re nata) a Selon la répartition aléatoire au cours de l’étude GALILEO ou COPERNICUS b YESAFILI, total : tous les patients qui ont reçu au moins une injection d’aflibercept, y compris ceux qui faisaient antérieurement partie du groupe témoin. Remarque : Les patients ne sont comptés qu’une seule fois pour chaque effet indésirable, mais peuvent en avoir présenté plus d’un. | |||||
| Tableau 5 : Effets indésirables oculaires et non oculaires, indépendamment du lien avec le traitement (effets indésirables apparus sous traitement dont le taux d’incidence a été ≥ 1 % dans tout groupe traité), pour lesquels il y a eu une différence ≥ 2 % entre l’aflibercept et le traitement factice (études COPERNICUS et GALILEO, 24e semaine) | ||
Classe de systèmes d’organes Terme privilégié Selon la version 14.1 de MedDRA | Aflibercept 2Q4 N=218 | Groupe témoin (injection factice) N=142 |
| Troubles oculaires | ||
| Irritation oculaire | 9 (4,1 %) | 10 (7,0 %) |
| Douleur oculaire | 28 (12,8 %) | 7 (4,9 %) |
| Néovascularisation de l’iris | 2 (0,9 %) | 7 (4,9 %) |
| Dégénérescence maculaire | 5 (2,3 %) | 0 |
| Œdème maculaire | 6 (2,8 %) | 12 (8,5 %) |
| Maculopathie | 13 (6,0 %) | 3 (2,1 %) |
| Trouble vasculaire de la papille optique | 12 (5,5 %) | 4 (2,8 %) |
| Exsudats rétiniens | 14 (6,4 %) | 6 (4,2 %) |
| Hémorragie rétinienne | 10 (4,6 %) | 11 (7,7 %) |
| Trouble vasculaire rétinien | 1 (0,5 %) | 4 (2,8 %) |
| Trouble vasculaire rétinien | 12 (5,5 %) | 12 (8,5 %) |
| Diminution de l’acuité visuelle | 9 (4,1 %) | 20 (14,1 %) |
| Corps flottants du vitré | 13 (6,0 %) | 2 (1,4 %) |
| Hémorragie du vitré | 5 (2,3 %) | 8 (5,6 %) |
| Troubles gastro-intestinaux | ||
| Nausées | 0 | 4 (2,8 %) |
| Investigations | ||
| Augmentation de la pression intraoculaire | 18 (8,3 %) | 9 (6,3 %) |
| Lésions, intoxications et complications liées aux perfusions | ||
| Chute | 0 | 3 (2,1 %) |
| Troubles de l’appareil locomoteur et du tissu conjonctif | ||
| Arthralgie | 2 (0,9 %) | 6 (4,2 %) |
| Tableau 5 : Effets indésirables oculaires et non oculaires, indépendamment du lien avec le traitement (effets indésirables apparus sous traitement dont le taux d’incidence a été ≥ 1 % dans tout groupe traité), pour lesquels il y a eu une différence ≥ 2 % entre l’aflibercept et le traitement factice (études COPERNICUS et GALILEO, 24e semaine) | ||
Classe de systèmes d’organes Terme privilégié Selon la version 14.1 de MedDRA | Aflibercept 2Q4 N=218 | Groupe témoin (injection factice) N=142 |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Toux | 1 (0,5 %) | 4 (2,8 %) |
| Remarque : Les patients ne sont comptés qu’une seule fois pour chaque effet indésirable, mais peuvent en avoir présenté plus d’un. | ||
| Tableau 6 : Effets indésirables oculaires et non oculaires, indépendamment du lien avec le traitement (effets indésirables apparus sous traitement dont le taux d’incidence a été ≥ 1 % dans tout groupe traité), pour lesquels il y a eu une différence ≥ 2 % entre l’aflibercept et le traitement factice au cours d’au moins une étude (études COPERNICUS et GALILEO, de la 24e semaine à la 76e 100e semaine) | ||||||
Classe de systèmes d’organes, Terme privilégié Selon la version 14.1 de MedDRA | COPERNICUS | GALILEO | ||||
| De la 24e à la 100e semaine | De la 24e à la 52e semaine | De la 52e à la 76e semaine | ||||
| Aflibercept + traitement PRN N=110 | Traitement factice + traitement PRN N=60 | Aflibercept + traitement PRN N=97 | Traitement factice N=57 | Aflibercept + traitement PRN N= 91 | Traitement factice + traitement PRN N= 52 | |
| Troubles du sang et du système lymphatique | ||||||
| Anémie | 5 (4,5 %) | 2 (3,3 %) | 0 | 2 (3,5 %) | 0 | 1 (1,9 %) |
| Troubles cardiaques | ||||||
| Insuffisance cardiaque congestive | 1 (0,9 %) | 2 (3,3 %) | 0 | 0 | 0 | 0 |
| Coronaropathie | 3 (2,7 %) | 0 | 0 | 0 | 0 | 1 (1,9 %) |
| Troubles oculaires | ||||||
| Néovascularisation de l’angle de la chambre antérieure | 0 | 0 | 2 (2,1 %) | 0 | 1 (1,1 %) | 0 |
| Blépharite | 3 (2,7 %) | 0 | 2 (2,1 %) | 0 | 0 | 1 (1,9 %) |
| Hémorragie conjonctivale | 16 (14,5 %) | 9 (15,0 %) | 5 (5,2 %) | 1 (1,8 %) | 6 (6,6 %) | 1 (1,9 %) |
| Érosion de la cornée | 0 | 1 (1,7 %) | 1 (1,0 %) | 2 (3,5 %) | 0 | 0 |
| Œdème maculaire cystoïde | 16 (14,5 %) | 4 (6,7 %) | 3 (3,1 %) | 0 | 4 (4,4 %) | 1 (1,9 %) |
| Rétinopathie diabétique | 1 (0,9 %) | 3 (5,0 %) | 0 | 0 | 0 | 0 |
| Sécheresse oculaire | 1 (0,9 %) | 4 (6,7 %) | 2 (2,1 %) | 0 | 0 | 1 (1,9 %) |
| Irritation oculaire | 5 (4,5 %) | 2 (3,3 %) | 4 (4,1 %) | 1 (1,8 %) | 0 | 2 (3,8 %) |
| Douleur oculaire | 10 (9,1 %) | 5 (8,3 %) | 6 (6,2 %) | 2 (3,5 %) | 1 (1,1 %) | 0 |
| Sensation de corps étrangers dans les yeux | 1 (0,9 %) | 2 (3,3 %) | 2 (2,1 %) | 0 | 1 (1,1 %) | 0 |
| Néovascularisation de l’iris | 1 (0,9 %) | 2 (3,3 %) | 3 (3,1 %) | 0 | 2 (2,2 %) | 0 |
| Augmentation de la sécrétion lacrymale | 4 (3,6 %) | 4 (6,7 %) | 3 (3,1 %) | 4 (7,0 %) | 1 (1,1 %) | 2 (3,8 %) |
| Kyste maculaire | 2 (1,8 %) | 1 (1,7 %) | 1 (1,0 %) | 2 (3,5 %) | 1 (1,1 %) | 0 |
| Dégénérescence maculaire | 2 (1,8 %) | 2 (3,3 %) | 3 (3,1 %) | 0 | 0 | 0 |
| Fibrose maculaire | 8 (7,3 %) | 6 (10,0 %) | 4 (4,1 %) | 3 (5,3 %) | 2 (2,2 %) | 4 (7,7 %) |
| Œdème maculaire | 21 (19,1 %) | 2 (3,3 %) | 33 (34,0 %) | 7 (12,3 %) | 21 (23,1 %) | 2 (3,8 %) |
| Maculopathie | 6 (5,5 %) | 2 (3,3 %) | 1 (1,0 %) | 0 | 0 | 0 |
| Hyperémie oculaire | 4 (3,6 %) | 0 | 2 (2,1 %) | 1 (1,8 %) | 4 (4,4 %) | 1 (1,9 %) |
| Hémorragie papillaire | 3 (2,7 %) | 0 | 2 (2,1 %) | 0 | 1 (1,1 %) | 0 |
| Hyperémie papillaire | 1 (0,9 %) | 0 | 2 (2,1 %) | 0 | 0 | 0 |
| Tableau 6 : Effets indésirables oculaires et non oculaires, indépendamment du lien avec le traitement (effets indésirables apparus sous traitement dont le taux d’incidence a été ≥ 1 % dans tout groupe traité), pour lesquels il y a eu une différence ≥ 2 % entre l’aflibercept et le traitement factice au cours d’au moins une étude (études COPERNICUS et GALILEO, de la 24e semaine à la 76e 100e semaine) | ||||||
Classe de systèmes d’organes, Terme privilégié Selon la version 14.1 de MedDRA | COPERNICUS | GALILEO | ||||
| De la 24e à la 100e semaine | De la 24e à la 52e semaine | De la 52e à la 76e semaine | ||||
| Aflibercept + traitement PRN N=110 | Traitement factice + traitement PRN N=60 | Aflibercept + traitement PRN N=97 | Traitement factice N=57 | Aflibercept + traitement PRN N= 91 | Traitement factice + traitement PRN N= 52 | |
| Trouble vasculaire de la papille optique | 8 (7,3 %) | 5 (8,3 %) | 2 (2,1 %) | 3 (5,3 %) | 0 | 0 |
| Opacification de la capsule postérieure | 3 (2,7 %) | 0 | 0 | 0 | 0 | 1 (1,9 %) |
| Kératite ponctuée | 2 (1,8 %) | 3 (5,0 %) | 1 (1,0 %) | 0 | 1 (1,1 %) | 1 (1,9 %) |
| Anévrisme rétinien | 4 (3,6 %) | 3 (5,0 %) | ( %) | ( %) | 2 (2,2 %) | 0 |
| Dégénérescence rétinienne | 3 (2,7 %) | 4 (6,7 %) | 3 (3,5 %) | 2 (3,5 %) | 0 | 1 (1,9 %) |
| Exsudats rétiniens | 7 (6,4 %) | 5 (8,3 %) | 3 (3,1 %) | 4 (7,0 %) | 1 (1,1 %) | 0 |
| Hémorragie rétinienne | 15 (13,6 %) | 8 (13,3 %) | 7 (7,2 %) | 4 (7,0 %) | 7 (7,7 %) | 3 (5,8 %) |
| Ischémie rétinienne | 0 | 0 | 3 (3,1 %) | 3 (5,3 %) | 1 (1,1 %) | 0 |
| Œdème rétinien | 3 (2,7 %) | 0 | 0 | 1 (1,8 %) | 0 | 0 |
| Épithéliopathie pigmentaire rétinienne | 4 (3,6 %) | 12 (20,0 %) | 1 (1,0 %) | 0 | 0 | 2 (3,8 %) |
| Trouble vasculaire rétinien | 9 (8,2 %) | 3 (5,0 %) | 9 (9,3 %) | 3 (5,3 %) | 1 (1,1 %) | 3 (5,8 %) |
| Occlusion veineuse rétinienne | 5 (4,5 %) | 0 | 5 (5,2 %) | 0 | 2 (2,2 %) | 0 |
| Diminution de l’acuité visuelle | 30 (27,3 %) | 8 (13,3 %) | 11 (11,3 %) | 2 (3,5 %) | 9 (9,9 %) | 1 (1,9 %) |
| Déficience visuelle | 2 (1,8 %) | 0 | 4 (4,1 %) | 0 | 1 (1,1 %) | 0 |
| Décollement du vitré | 8 (7,3 %) | 3 (5,0 %) | 2 (2,1 %) | 0 | 3 (3,3 %) | 0 |
| Hémorragie du vitré | 2 (1,8 %) | 4 (6,7 %) | 2 (2,1 %) | 1 (1,8 %) | 0 | 1 (1,9 %) |
| Troubles gastro-intestinaux | ||||||
| Douleur abdominale | 0 | 2 (3,3 %) | 0 | 0 | 0 | 0 |
| Constipation | 1 (0,9 %) | 2 (3,3 %) | 0 | 0 | 0 | 0 |
| Diarrhée | 2 (1,8 %) | 2 (3,3 %) | 1 (1,0 %) | 1 (1,8 %) | 0 | 2 (3,8 %) |
| Dyspepsie | 1 (0,9 %) | 2 (3,3 %) | 1 (1,0 %) | 0 | 0 | 0 |
| Dysphagie | 0 | 2 (3,3 %) | 0 | 0 | 0 | 0 |
| Gastrite | 0 | 2 (3,3 %) | 0 | 0 | 0 | 0 |
| Nausées | 5 (4,5 %) | 0 | 0 | 3 (5,3 %) | 0 | 0 |
| Mal de dents | 1 (0,9 %) | 0 | 1 (1,0 %) | 0 | 2 (2,2 %) | 0 |
| Vomissements | 1 (0,9 %) | 1 (1,7 %) | 0 | 3 (5,3 %) | 1 (1,1 %) | 0 |
| Tableau 6 : Effets indésirables oculaires et non oculaires, indépendamment du lien avec le traitement (effets indésirables apparus sous traitement dont le taux d’incidence a été ≥ 1 % dans tout groupe traité), pour lesquels il y a eu une différence ≥ 2 % entre l’aflibercept et le traitement factice au cours d’au moins une étude (études COPERNICUS et GALILEO, de la 24e semaine à la 76e 100e semaine) | ||||||
Classe de systèmes d’organes, Terme privilégié Selon la version 14.1 de MedDRA | COPERNICUS | GALILEO | ||||
| De la 24e à la 100e semaine | De la 24e à la 52e semaine | De la 52e à la 76e semaine | ||||
| Aflibercept + traitement PRN N=110 | Traitement factice + traitement PRN N=60 | Aflibercept + traitement PRN N=97 | Traitement factice N=57 | Aflibercept + traitement PRN N= 91 | Traitement factice + traitement PRN N= 52 | |
| Troubles généraux et du point d’administration | ||||||
| Pyrexie | 2 (1,8 %) | 3 (5,0 %) | 0 | 2 (3,5 %) | 0 | 0 |
| Troubles du système immunitaire | ||||||
| Hypersensibilité au médicament | 0 | 4 (6,7 %) | 1 (1,0 %) | 0 | 0 | 0 |
| Allergie saisonnière | 3 (2,7 %) | 3 (5,0 %) | 0 | 1 (1,8 %) | 0 | 0 |
| Infections et infestations | ||||||
| Bronchite | 5 (4,5 %) | 3 (5,0 %) | 4 (4,1 %) | 0 | 0 | 1 (1,9 %) |
| Zona | 1 (0,9 %) | 2 (3,3 %) | 0 | 1 (1,8 %) | 0 | 0 |
| Grippe | 7 (6,4 %) | 3 (5,0 %) | 5 (5,2 %) | 1 (1,8 %) | 1 (1,1 %) | 1 (1,9 %) |
| Rhinopharyngite | 6 (5,5 %) | 3 (5,0 %) | 10 (10,3 %) | 11 (19,3 %) | 4 (4,4 %) | 2 (3,8 %) |
| Pharyngite | 3 (2,7 %) | 0 | 0 | 0 | 0 | 0 |
| Pneumonie | 3 (2,7 %) | 5 (8,3 %) | 1 (1,0 %) | 1 (1,8 %) | 0 | 0 |
| Infection dentaire | 3 (2,7 %) | 0 | 0 | 0 | 1 (1,1 %) | 0 |
| Infection des voies respiratoires supérieures | 6 (5,5 %) | 2 (3,3 %) | 0 | 0 | 1 (1,1 %) | 0 |
| Infection des voies urinaires | 5 (4,5 %) | 1 (1,7 %) | 1 (1,0 %) | 1 (1,8 %) | 0 | 0 |
| Lésion, intoxications et complications liées à l’intervention | ||||||
| Accident | 1 (0,9 %) | 3 (5,0 %) | 0 | 0 | 0 | 0 |
| Contusion | 1 (0,9 %) | 1 (1,7 %) | 0 | 2 (3,5 %) | 0 | 1 (1,9 %) |
| Chute | 3 (2,7 %) | 4 (6,7 %) | 1 (1,0 %) | 1 (1,8 %) | 0 | 0 |
| Investigations | ||||||
| Augmentation de la glycémie | 3 (2,7 %) | 3 (5,0 %) | 0 | 0 | 0 | 0 |
| Augmentation de la pression sanguine | 1 (0,9 %) | 3 (5,0 %) | 0 | 0 | 0 | 0 |
| Augmentation de la pression systolique | 1 (0,9 %) | 4 (6,7 %) | 0 | 0 | 0 | 0 |
| Sang dans l’urine | 2 (1,8 %) | 4 (6,7 %) | 0 | 0 | 0 | 0 |
| Glucose dans l’urine | 2 (1,8 %) | 3 (5,0 %) | 0 | 0 | 0 | 0 |
| Augmentation de la pression intraoculaire | 10 (9,1 %) | 11 (18,3 %) | 13 (13,4 %) | 2 (3,5 %) | 0 | 0 |
| Tableau 6 : Effets indésirables oculaires et non oculaires, indépendamment du lien avec le traitement (effets indésirables apparus sous traitement dont le taux d’incidence a été ≥ 1 % dans tout groupe traité), pour lesquels il y a eu une différence ≥ 2 % entre l’aflibercept et le traitement factice au cours d’au moins une étude (études COPERNICUS et GALILEO, de la 24e semaine à la 76e 100e semaine) | ||||||
Classe de systèmes d’organes, Terme privilégié Selon la version 14.1 de MedDRA | COPERNICUS | GALILEO | ||||
| De la 24e à la 100e semaine | De la 24e à la 52e semaine | De la 52e à la 76e semaine | ||||
| Aflibercept + traitement PRN N=110 | Traitement factice + traitement PRN N=60 | Aflibercept + traitement PRN N=97 | Traitement factice N=57 | Aflibercept + traitement PRN N= 91 | Traitement factice + traitement PRN N= 52 | |
| Réduction du nombre de lymphocytes | 1 (0,9 %) | 2 (3,3 %) | 0 | 0 | 0 | 0 |
| Protéines dans l’urine | 4 (3,6 %) | 5 (8,3 %) | 0 | 1 (1,8 %) | 0 | 0 |
| Anomalies des tests d’acuité visuelle | 4 (3,6 %) | 2 (3,3 %) | 5 (5,2 %) | 0 | 0 | 0 |
| Troubles du métabolisme et de la nutrition | ||||||
| Diabète | 3 (2,7 %) | 0 | 1 (1,0 %) | 0 | 0 | 0 |
| Hypercholestérolémie | 1 (0,9 %) | 3 (5,0 %) | 1 (1,0 %) | 0 | 0 | 2 (3,8 %) |
| Hypokaliémie | 0 | 3 (5,0 %) | 0 | 0 | 0 | 0 |
| Troubles de l’appareil locomoteur et du tissu conjonctif | ||||||
| Arthralgie | 4 (3,6 %) | 2 (3,3 %) | 2 (2,1 %) | 1 (1,8 %) | 2 (2,2 %) | 0 |
| Dorsalgie | 4 (3,6 %) | 0 | 3 (3,1 %) | 0 | 1 (1,1 %) | 0 |
| Bursite | 1 (0,9 %) | 2 (3,3 %) | 0 | 0 | 0 | 0 |
| Arthrose | 3 (2,7 %) | 4 (6,7 %) | 1 (1,0 %) | 0 | 2 (2,2 %) | 0 |
| Douleur des membres | 1 (0,9 %) | 2 (3,3 %) | 1 (1,0 %) | 0 | 0 | 0 |
| Troubles de l’appareil locomoteur et du tissu conjonctif | ||||||
| Syncope | 1 (0,9 %) | 2 (3,3 %) | 1 (1,0 %) | 2 (3,5 %) | 0 | 0 |
| Troubles psychiatriques | ||||||
| Anxiété | 1 (0,9 %) | 2 (3,3 %) | 0 | 0 | 0 | 0 |
| Troubles rénaux et urinaires | ||||||
| Insuffisance rénale aiguë | 1 (0,9 %) | 2 (3,3 %) | 0 | 0 | 0 | 0 |
| Troubles respiratoires, thoraciques et médiastinaux | ||||||
| Hypoxie | 0 | 2 (3,3 %) | 0 | 0 | 0 | 0 |
| Troubles vasculaires | ||||||
| Hypertension | 13 (11,8 %) | 9 (15,0 %) | 4 (4,1 %) | 4 (7,0 %) | 3 (3,3 %) | 2 (3,8 %) |
PRN : Au besoin (pro re nata)
Remarque : Les patients ne sont comptés qu’une seule fois pour chaque effet indésirable, mais peuvent en avoir présenté plus d’un. Traitement de l’OBVR
L’innocuité a été évaluée chez un total de 183 patients au cours de l’étude sur le traitement de l’OBVR par l’aflibercept (VIBRANT).
Les patients du groupe traité par l’aflibercept (n = 91) ont reçu 2 mg d’aflibercept une fois par mois jusqu’à la 24e semaine, puis tous les deux mois jusqu’à la 52e semaine. Les patients du groupe témoin traité au laser ont été soumis à une photocoagulation au laser en grille le 1er jour, puis ont reçu une injection factice une fois par mois jusqu’à la 24e semaine. Les sujets du groupe traité au laser devenaient admissibles au traitement de secours par l’aflibercept à la 24e semaine et, s’ils répondaient à des critères précisés au préalable, recevaient 2 mg d’aflibercept par mois pendant trois mois, puis 2 mg tous les deux mois. Dans le groupe témoin traité au laser, 67 patients ont reçu un traitement de secours par l’aflibercept après la 24e semaine.
Le Tableau 7 présente les effets indésirables les plus courants (≥ 1 %) dont le lien avec l’un ou l’autre des médicaments à l’étude ou avec l’injection était raisonnable ou présumé au cours de l’étude sur l’OBVR (VIBRANT).
Tableau 7 : Effets indésirables les plus courants (≥ 1 %) au cours de l’étude sur l’OBVR (VIBRANT; du départ à la 24e semaine et de la 24e à la 52e semaine)
| Terme privilégié selon la version 17.0 de MedDRA | Aflibercept (N=91) | Laser (N=92) | Aflibercept (N=85) | Laser (N=83) | Aflibercept Totalb (N=152) |
| Du début de l’étude à la 24e semaine | De la 24e à la 52e semainea | ||||
| Hémorragie conjonctivale | 19,8 % | 4,3 % | 10,6 % | 13,3 % | 11,2 % |
| Douleur oculaire | 4,4 % | 5,4 % | 1,2 % | 3,6 % | 2,0 % |
| Sensation de corps étrangers dans les yeux | 3,3 % | 0 % | 1,2 % | 0 % | 0,7 % |
| Augmentation de la sécrétion lacrymale | 3,3 % | 0 % | 1,2 % | 0 % | 0,7 % |
| Cataracte | 2,2 % | 0 % | 1,2 % | 0 % | 0,7 % |
| Anomalie de l’épithélium cornéen | 2,2 % | 0 % | 0 % | 0 % | 0 % |
| Augmentation de la pression intraoculaire | 2,2 % | 0 % | 2,4 % | 1,2 % | 2,0 % |
| Hyperémie oculaire | 2,2 % | 2,2 % | 0 % | 1,2 % | 0 % |
| Décollement du vitré | 2,2 % | 0 % | 0 % | 2,4 % | 1,3 % |
| Corps flottants du vitré | 1,1 % | 0 % | 0 % | 0 % | 0 % |
| Vision trouble | 1,1 % | 1,1 % | 1,2 % | 2,4 % | 2,0 % |
| Œdème des paupières | 1,1 % | 0 % | 1,2 % | 0 % | 0,7 % |
| Cataracte corticale | 1,1 % | 0 % | 1,2 % | 0 % | 0,7 % |
| Cataracte sous-capsulaire | 1,1 % | 0 % | 0 % | 0 % | 0 % |
| Cataracte traumatique | 1,1 % | 0 % | 0 % | 0 % | 0 % |
| Douleur au point d’injection | 1,1 % | 0 % | 0 % | 0 % | 0 % |
| Abrasion cornéenne | 0 % | 0 % | 2,4 % | 1,2 % | 2,0 % |
| Kératite ponctuée | 0 % | 0 % | 1,2 % | 0 % | 0,7 % |
| Hypersensibilité | 0 % | 1,1 % | 1,2 % | 0 % | 0,7 % |
a Selon la randomisation au cours de l’étude sur l’OBVR (VIBRANT). En raison du plan de l’étude, les patients du
groupe témoin (recevant un traitement au laser) pourraient avoir reçu des injections d’aflibercept et ceux du groupe traité par l’aflibercept pourraient avoir reçu un traitement au laser.
b Aflibercept, total : tous les patients qui ont reçu au moins une injection d’aflibercept, y compris ceux qui faisaient antérieurement partie du groupe témoin traité au laser.
Remarque : Les effets indésirables oculaires au médicament sont uniquement les effets indésirables apparus sous traitement dans l’œil étudié. Les patients ne sont comptés qu’une seule fois pour chaque effet indésirable, mais peuvent en avoir présenté plus d’un.
Traitement de l’OMD
Les données du Tableau 8 reflètent l’exposition à l’aflibercept pendant jusqu’à 52 semaines au cours de deux études de phase III randomisées, à double insu et avec comparaison au laser (2Q4 : n = 291; 2Q8 : n = 287; laser : n = 287.
Le Tableau 9 présente les effets indésirables observés au cours de deux études de phase III randomisées, à double insu et avec comparaison au laser-chez des patients exposés à l’aflibercept pendant jusqu’à 100 semaines. Six cent quatre-vingt-sept (687) patients ont reçu au moins une injection de 2 mg d’aflibercept.
Tableau 8 : Effets indésirables dont le taux d’incidence a été ≥ 1 % dans un des groupes traités par l’aflibercept au cours d’au moins une étude (études VIVIDDME et VISTADME; données obtenues après 52 semaines)a
| VIVIDDME | VISTADME | ||||||
| Classe de systèmes d’organes Terme privilégié selon la Version 17.0 de MedDRA | Groupe témoin (laser) (N=133) | Aflibercept 2Q4 (N=136) | Aflibercept 2Q8 (N=135) | Groupe témoin (laser) (N=154) | Aflibercept 2Q4 (N=155) | Aflibercept 2Q8 (N=152) | |
| Troubles oculaires | |||||||
| Hémorragie conjonctivale | 2,3 % | 22,8 % | 23,0 % | 30,5 % | 37,4 % | 27,6 % | |
| Douleur oculaire | 2,3 % | 6,6 % | 2,2 % | 9,7 % | 14,2 % | 11,8 % | |
| Corps flottants du vitré | 0,8 % | 4,4 % | 1,5 % | 5,2 % | 9,7 % | 7,2 % | |
| Décollement du vitré | 1,5 % | 1,5 % | 1,5 % | 5,2 % | 4,5 % | 5,9 % | |
| Cataracte | 3,8 % | 2,9 % | 5,9 % | 6,5 % | 7,1 % | 3,9 % | |
| Sensation de corps étrangers dans les yeux | 1,5 % | 0,7 % | 3,0 % | 4,5 % | 5,2 % | 3,3 % | |
| Hyperémie oculaire | 0,8 % | 1,5 % | 4,4 % | 7,1 % | 3,9 % | 3,3 % | |
| Cataracte corticale | 0 | 2,2 % | 2,2 % | 1,9 % | 0,6 % | 2,6 % | |
| Cataracte sous-capsulaire | 0 | 1,5 % | 0,7 % | 2,6 % | 1,3 % | 2,6 % | |
| Augmentation de la sécrétion lacrymale | 0 | 3,7 % | 2,2 % | 3,2 % | 4,5 % | 2,0 % | |
| Vision trouble | 0,8 % | 0 | 1,5 % | 3,2 % | 5,2 % | 2,0 % | |
| Œdème des paupières | 1,5 % | 0 | 0,7 % | 0,6 % | 0 | 1,3 % | |
| Kératite ponctuée | 1,5 % | 3,7 % | 4,4 % | 0,6 % | 2,6 % | 1,3 % | |
| Hyperémie conjonctivale | 3,0 % | 2,2 % | 0,7 % | 0 | 1,9 % | 0,7 % | |
| Hémorragie du vitré | 2,3 % | 2,2 % | 2,2 % | 5,2 % | 4,5 % | 0,7 % | |
| Cataracte nucléaire | 1,5 % | 0 | 1,5 % | 2,6 % | 1,3 % | 0 | |
| Érosion de la cornée | 1,5 % | 2,2 % | 3,7 % | 0 | 0 | 0 | |
| Décollement rétinien | 0,8 % | 0 | 1,5 % | 0 | 0 | 0 | |
| Troubles généraux et du point d’administration | |||||||
| Douleur au point d’injection | 0,8 % | 1,5 % | 1,5 % | 0 | 2,6 % | 1,3 % | |
| Troubles du système immunitaire | |||||||
| Hypersensibilité | 0 | 2,6 % | 0 | 0 | 0 | 0 | |
| Lésion, intoxications et complications liées à l’intervention | |||||||
| Abrasion cornéenne | 0 | 0 | 0 | 2,6 % | 1,9 % | 2,6 % | |
| Investigations | |||||||
| Augmentation de la pression intraoculaire | 6,8 % | 8,8 % | 4,4 % | 0,6 % | 3,2 % | 3,9 % | |
a Selon la répartition aléatoire au cours des études VIVIDDME et VISTADME. En raison du plan des études, à compter de la 24e semaine, s’ils répondaient aux critères, les patients du groupe témoin (recevant un traitement au laser) pouvaient recevoir des injections d’aflibercept (2 mg toutes les huit semaines) et ceux du groupe traité par l’aflibercept pouvaient recevoir un traitement au laser. Remarque : Les patients ne sont comptés qu’une seule fois pour chaque effet indésirable, mais peuvent en avoir présenté plus d’un Tableau 9 : Effets indésirables dont le taux d’incidence a été ≥ 1 % au cours des études de phase III sur l’OMD (VISTADME et VIVIDDME, 100 semaines)
Classe de systèmes d’organes (Terme privilégié selon la Version 17.0 de MedDRA) | VIVIDDME | VISTADME | ||||
Groupe témoin (laser) (N=133) | Aflibercept 2Q4 (N=136) | Aflibercept 2Q8 (N=135) | Groupe témoin (laser) (N=154) | Aflibercept 2Q4 (N=155) | Aflibercept 2Q8 (N=152) | |
| Troubles oculaires | ||||||
| Hémorragie conjonctivale | 5,3 % | 26,5 % | 24,4 % | 34,4 % | 40,6 % | 31,6 % |
| Décollement du vitré | 2,3 % | 2,9 % | 4,4 % | 9,7 % | 9,0 % | 14,5 % |
| Douleur oculaire | 4,5 % | 8,1 % | 5,2 % | 13,0 % | 14,8 % | 13,8 % |
| Corps flottants du vitré | 1,5 % | 6,6 % | 1,5 % | 9,1 % | 13,5 % | 11,2 % |
| Cataracte | 6,0 % | 11,0 % | 13,3 % | 11,0 % | 13,5 % | 8,6 % |
| Cataracte sous-capsulaire | 0,8 % | 5,1 % | 2,2 % | 4,5 % | 3,9 % | 5,3 % |
| Kératite ponctuée | 3,0 % | 4,4 % | 5,2 % | 0,6 % | 3,2 % | 4,6 % |
| Cataracte corticale | 0 | 4,4 % | 3,7 % | 5,2 % | 1,3 % | 4,6 % |
| Augmentation de la sécrétion lacrymale | 0 | 4,4 % | 2,2 % | 3,9 % | 4,5 % | 3,9 % |
| Hyperémie oculaire | 1,5 % | 2,2 % | 4,4 % | 7,8 % | 3,9 % | 3,9 % |
| Vision trouble | 1,5 % | 0,7 % | 1,5 % | 6,5 % | 7,1 % | 3,9 % |
| Sensation de corps étrangers dans les yeux | 1,5 % | 1,5 % | 3,0 % | 5,2 % | 5,2 % | 3,3 % |
| Œdème des paupières | 2,3 % | 2,2 % | 2,2 % | 0,6 % | 0 | 2,0 % |
| Hémorragie du vitré | 4,5 % | 2,9 % | 3,0 % | 9,1 % | 6,5 % | 2,0 % |
| Cataracte nucléaire | 3,0 % | 1,5 % | 3,0 % | 3,9 % | 3,2 % | 1,3 % |
| Anomalie de l’épithélium cornéen | 0 | 0 | 0 | 0,6 % | 0 | 1,3 % |
| Hyperémie conjonctivale | 3,8 % | 3,7 % | 0,7 % | 0,6 % | 1,9 % | 0,7 % |
| Érosion de la cornée | 3,0 % | 2,2 % | 3,7 % | 0 | 0,6 % | 0 |
| Iridocyclite | 0 | 0 | 0,7 % | 0 | 1,3 % | 0 |
| Opacités du cristallin | 1,5 % | 1,5 % | 0,7 % | 0,6 % | 0 | 0 |
| Décollement rétinien | 0,8 % | 0 | 1,5 % | 0 | 0,6 % | 0 |
| Troubles généraux et du point d’administration | ||||||
| Douleur au point d’injection | 0,8 % | 1,5 % | 2,2 % | 0,6 % | 2,6 % | 1,3 % |
| Troubles du système immunitaire | ||||||
| Hypersensibilité | 0 | 0 | 0 | 0 | 2,6 % | 0,7 % |
| Lésion, intoxications et complications liées à l’intervention | ||||||
| Abrasion cornéenne | 0 | 0 | 0 | 3,9 % | 2,6 % | 3,9 % |
| Investigations | ||||||
| Augmentation de la pression intraoculaire | 8,3 % | 15,4 % | 7,4 % | 1,3 % | 7,7 % | 6,6 % |
a Selon la répartition aléatoire au cours des études VIVIDDME et VISTADME. En raison du plan des études, à compter de la 24e semaine, s’ils répondaient aux critères, les patients du groupe témoin
(recevant un traitement au laser) pouvaient recevoir des injections d’aflibercept (2 mg toutes les huit semaines) et ceux du groupe traité par l’aflibercept pouvaient recevoir un traitement au laser. Remarque : Les patients ne sont comptés qu’une seule fois pour chaque effet indésirable, mais peuvent en avoir présenté plus d’un.
Traitement de la NVC myopique
L’innocuité a été évaluée chez un total de 122 patients traités par l’aflibercept au cours de l’étude sur la NVC myopique (MYRROR) menée au Japon, en Corée du Sud, à Singapour, à Taïwan et à Hong Kong).
Les patients du groupe traité par l’aflibercept (n = 91) ont reçu 2 mg une fois au début de l’étude, puis au besoin (PRN) par la suite jusqu’à la 44e semaine.
Les patients du groupe recevant le traitement factice (n = 31) ont reçu une injection factice toutes les quatre semaines jusqu’à la 20e semaine. Ils ont reçu une première dose obligatoire d’aflibercept à la 24e semaine, puis d’autres injections d’aflibercept, s’ils répondaient à des critères précisés au préalable, jusqu’à la 44e semaine.
Le Tableau 10 présente les effets indésirables les plus courants (≥ 1 %) au cours de l’étude MYRROR.
Tableau 10 : Effets indésirables dont le taux d’incidence a été ≥ 1 % chez les patients recevant l’aflibercept ou une injection factice (étude MYRROR, du départ à la 48e semaine)
| Classe de systèmes d’organes Terme privilégié selon la version 16.0 de MedDRA | Aflibercept a (n=91) % | Injection facticeb (n=31) % | Aflibercept a (n=91) % | Injection factice + aflibercept c (n=31) % |
| Début de l’étude à la 24e semaine | Début de l’étude à la 48e semaine | |||
| Troubles oculaires | ||||
| Cataracte sous-capsulaire | 0 | 0 | 1 (1,1 %) | 0 |
| Hémorragie conjonctivale | 6 (6,6 %) | 1 (3,2 %) | 10 (11,0 %) | 1 (3,2 %) |
| Érosion de la cornée | 2 (2,2 %) | 1 (3,2 %) | 2 (2,2 %) | 1 (3,2 %) |
| Douleur oculaire | 6 (6,6 %) | 1 (3,2 %) | 7 (7,7 %) | 1 (3,2 %) |
| Hyperémie oculaire | 2 (2,2 %) | 1 (3,2 %) | 2 (2,2 %) | 1 (3,2 %) |
| Kératite ponctuée | 4 (4,4 %) | 3 (9,7 %) | 6 (6,6 %) | 3 (9,7 %) |
| Décollement rétinien, sans liquide sous-rétinien | 0 | 1 (3,2 %) | 0 | 1 (3,2 %) |
| Décollement rétinien, avec liquide sous-rétinien | 0 | 1 (3,2 %) | 0 | 1 (3,2 %) |
| Déchirure rétinienne | 1 (1,1 %) | 0 | 1 (1,1 %) | 0 |
| Corps flottants du vitré | 0 | 0 | 1 (1,1 %) | 0 |
a L’aflibercept était administré au départ et de nouveau administré en cas de persistance ou de récurrence de la maladie b Injections factices toutes les quatre semaines jusqu’à la 20e semaine c L’aflibercept était obligatoirement administré à la 24e semaine et pouvait être administré de nouveau en cas de persistance ou de récurrence de la maladie. Remarque : Les patients ne sont comptés qu’une seule fois pour chaque effet indésirable, mais peuvent en avoir présenté plus d’un. | ||||
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables moins courants, soit ceux survenus chez moins de 1 % des patients traités par l’aflibercept au cours des études de phase III (données groupées des études de phase III sur la forme humide de la DMLA [96 semaines], l’OVCR [100 semaines], l’OBVR [52 semaines] et l’OMD [100 semaines]) ont été les suivants :
Troubles oculaires : sensation anormale dans l’œil, inflammation de la chambre antérieure, cataracte traumatique, œdème de la cornée, anomalie de l’épithélium cornéen, irritation des paupières, iridocyclite, iritis, opacités du cristallin, décollement rétinienne, uvéite, hyalite.
Troubles généraux et du point d’administration : irritation au point d’injection
Troubles du système immunitaire : hypersensibilité
Infections et infestations : endophtalmie, hypopyon
Il n’y a pas eu d’effets indésirables moins courants, c’est-à-dire survenus chez moins de 1 % des patients traités par aflibercept au cours de l’étude de phase III sur la NVC myopique (48 semaines).
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données d’étude clinique
Il n’y a pas eu d’anomalies des épreuves sanguines ou biologiques au cours des études de phase III sur la forme humide de la DMLA et sur l’OMD.
Au cours des études de phase III sur l’OVCR, l’OBVR et la NVC myopique, on n’a pas observé de tendances indiquant qu’il y avait un lien entre l’aflibercept et la survenue d’anomalies cliniquement significatives des épreuves sanguines et biologiques.
8.5 Effets indésirables observés après la commercialisation
Affections oculaires : sclérite, épisclérite, cécité
Affections du système immunitaire : réactions anaphylactiques/anaphylactoïdes graves
Affections de la peau et du tissu sous-cutané : prurit, éruptions cutanées, urticaire
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Aucune étude sur les interactions médicamenteuses n’a été menée sur l’aflibercept. YESAFILI ne doit pas être mélangé à d’autres produits médicinaux.
On n’a pas étudié l’association de la thérapie photodynamique (TPD) à la vertéporfine au traitement par YESAFILI.
On n’a pas étudié l’innocuité et l’efficacité chez les patients atteints de la forme humide de la DMLA qui ont déjà été traités par photocoagulation au laser.
9.4 Interactions médicament-médicament
On n’a pas mis en évidence d’interactions avec d’autres médicaments.
9.5 Interactions médicament-aliment
On n’a pas mis en évidence d’interactions avec des aliments.
9.6 Interactions médicament-plante médicinale
On n’a pas déterminé si le médicament avait des interactions avec des herbes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
On n’a pas déterminé s’il existe des interactions avec les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le facteur de croissance de l’endothélium vasculaire de type A (VEGF-A) et le facteur de croissance placentaire (PlGF) sont des facteurs proangiogéniques de la famille des VEGF qui peuvent agir comme de puissants facteurs mitogènes, chimiotactiques et de perméabilité vasculaire pour les cellules endothéliales. Le VEGF agit par l’entremise de deux récepteurs tyrosine kinase, soit le VEGFR-1 et le VEGFR-2, présents à la surface des cellules endothéliales. Le PlGF se lie uniquement au VEGFR-1, qui est également présent à la surface des leucocytes. L’activation excessive de ces récepteurs par le VEGF-A peut entraîner une néovascularisation pathologique et une perméabilité vasculaire excessive, laquelle semblerait contribuer à la perte de vision associée à diverses maladies oculaires.
L’aflibercept agit comme un récepteur leurre soluble dont l’affinité de liaison pour le VEGF-A et le PlGF est plus grande que celle de leurs récepteurs naturels, ce qui inhibe la liaison et l’activation de ces récepteurs cognats du VEGF.
10.2 Pharmacodynamie
Traitement de la forme humide de la DMLA
L’effet pharmacodynamique de l’aflibercept, mesuré au moyen de l’épaisseur rétinienne centrale (ERC) et du changement de la zone de néovascularisation choroïdienne (NVC), n’a pas été le même au cours des études de phase I et de phase II. Au cours des études de phase III (VIEW1 et VIEW2), on a signalé des réductions semblables de la zone de NVC et de l’ERC moyennes du départ à la 52e semaine dans les trois groupes traités par l’aflibercept (0,5Q4, 2Q4 et 2Q8). À la 52e semaine de l’étude VIEW1, le changement moyen de l’ERC par rapport au départ était de -130 microns dans le groupe traité par l’aflibercept 2Q8, - 121 microns dans le groupe traité par l’aflibercept 2Q4 et -129 microns dans le groupe traité par le ranibizumab 0,5Q4. À la 96e semaine, le changement moyen était de -121, -108 et -114 microns, respectivement. À la 52e semaine de l’étude VIEW2, le changement moyen de l’ERC par rapport au départ était de -149 microns dans le groupe traité par l’aflibercept 2Q8, -157 microns dans le groupe traité par l’aflibercept 2Q4 et -139 microns dans le groupe traité par le ranibizumab 0,5Q4. À la 96e/100e semaine, le changement moyen était de -145, -146 et -121 microns, respectivement.
Traitement de l’OVCR
On a observé des réductions de l’épaisseur rétinienne moyenne (en microns, l’aflibercept vs traitement factice) au cours des études GALILEO (-449 vs -169) et COPERNICUS (-457 vs -145) entre le début des études et la 24e semaine. On n’a toutefois pas encore déterminé la pertinence clinique de ces données.
Traitement de l’OBVR
Après 24 semaines, le changement moyen de l’épaisseur rétinienne était de -280 microns dans le groupe traité par l’aflibercept et de -128 microns dans le groupe traité au laser.
Traitement de l’OMD
Études VIVIDDME et VISTADME
Au cours des essais cliniques VIVIDDME et VISTADME sur l’OMD, il y a eu une réduction de l’ERC chez les patients traités par l’aflibercept. Au cours de l’essai VIVIDDME, le changement moyen de l’ERC par rapport au départ était, à la 52e semaine, de -192,4 microns dans le groupe recevant l’aflibercept 2Q8, -195,0 microns dans le groupe recevant l’aflibercept 2Q4 et -66,2 microns dans le groupe témoin et, à la 100e semaine, de -195,8 microns dans le groupe recevant l’aflibercept 2Q8, -211,8 microns dans le groupe recevant l’aflibercept 2Q4 et -85,7 microns dans le groupe témoin. Au cours de l’essai VISTADME, le changement moyen de l’ERC par rapport au départ était, à la 52e semaine, de -183,1 microns dans le groupe recevant l’aflibercept 2Q8, -185,9 microns dans le groupe recevant l’aflibercept 2Q4 et -73,3 microns dans le groupe témoin et, à la 100e semaine, de -191,1 microns dans le groupe recevant l’aflibercept 2Q8, -191,4 microns dans le groupe recevant l’aflibercept 2Q4 et 83,9 microns dans le groupe témoin.
Étude VIOLET
À la 52e semaine de l’étude (deuxième année de traitement), les changements moyens de l’ERC dans le groupe chez qui on espaçait les injections, dans le groupe recevant une injection au besoin et dans le groupe recevant une injection toutes les huit semaines étaient respectivement de -2,1; 2,2 et -18,8 microns.
À la 100e semaine (troisième année de traitement), les changements moyens de l’ERC dans le groupe chez qui on espaçait les injections, dans le groupe recevant une injection au besoin et dans le groupe recevant une injection toutes les huit semaines étaient respectivement de 2,3; -13,9 et -15,5 microns.
Traitement de la NVC myopique
Chez les patients traités par l’aflibercept (une injection au début du traitement, puis une injection supplémentaire en cas de persistance ou de récurrence de la maladie), on a évalué l’épaisseur rétinienne par la tomographie par cohérence optique (TCO). Le changement moyen de l’ERC (en microns, aflibercept vs traitement factice) du début de l’étude à la 24e semaine a été de -79 vs. -4. Le changement moyen de l’ERC jusqu’à la 48e semaine a été de -83 et -57, respectivement.
10.3 Pharmacocinétique
YESAFILI doit être administré directement dans le vitré pour produire ses effets locaux dans l’œil.
Absorption :
Après l’administration intravitréenne d’aflibercept, une fraction de la dose devrait se lier au VEGF endogène libre pour former un complexe VEGF-aflibercept inactif dans l’œil. Les formes libre et liée de l’aflibercept passent lentement de l’espace oculaire à la circulation systémique, où l’aflibercept est surtout présent sous forme de complexe inactif stable avec le VEGF; toutefois, seul l’aflibercept libre peut se lier au VEGF endogène. Les concentrations plasmatiques maximales (Cmax) d’aflibercept libre sont atteintes d’un à trois jours après l’administration.
Distribution :
Au cours d’une sous-étude pharmacocinétique (sur la forme humide de la DMLA) prévoyant de fréquents prélèvements, les concentrations plasmatiques maximales d’aflibercept libre (Cmax systémique) étaient faibles, soit d’en moyenne environ 0,02 microgramme/mL (écart de 0 à 0,054 microgramme/mL), d’un à trois jours après l’injection intravitréenne de 2 mg, et les concentrations d’aflibercept étaient indécelables deux semaines après l’administration chez presque tous les patients. L’aflibercept ne s’accumule pas dans le plasma quand il est administré par voie intravitréenne toutes les quatre semaines.
Au cours d’une étude menée auprès de volontaires en bonne santé, après l’administration intravitréenne de 2 mg à des patients, on a estimé que la concentration plasmatique maximale moyenne d’aflibercept libre était plus de 100 fois plus basse que la concentration d’aflibercept nécessaire à la liaison d’au maximum la moitié du VEGF systémique (2,91 microgrammes/mL).
Les résultats ci-dessus ont été conformes à ceux de sous-études pharmacocinétiques menées auprès de patients atteints d’OVCR, d’OBVR, d’OMD ou de NVC myopique, la Cmax moyenne d’aflibercept libre dans le plasma ayant été d’entre 0,03 et 0,05 microgramme/mL. Les concentrations plasmatiques d’aflibercept libre ont baissé, atteignant des valeurs inférieures à ou près de la limite inférieure de quantification après en général une semaine; les concentrations d’aflibercept étaient indécelables après deux semaines chez tous les patients.
Métabolisme :
Comme YESAFILI est un médicament à base de protéines, on n’a pas mené d’études sur son métabolisme.
Élimination :
L’aflibercept devrait être éliminé tant par la liaison au VEGF endogène que par un mécanisme non saturable plus lent (p. ex. la protéolyse).
Populations et affections particulières
- Enfants (< 18 ans) : On n’observe pas la forme humide de la DMLA chez les enfants et les adolescents. L’innocuité et l’efficacité de l’aflibercept pour le traitement de la forme humide de la DMLA, de l’OVCR, de l’OBVR, de l’OMD et de la NVC myopique n’ont pas été étudiées chez eux.
Personnes âgées (≥ 65 ans) : Il n’y a pas de considérations particulières chez les personnes
âgées.
- Insuffisance hépatique : On n’a pas mené d’études particulières sur l’aflibercept chez les patients présentant une insuffisance hépatique.
Insuffisance rénale : On n’a pas mené d’études particulières sur l’aflibercept chez les patients présentant une insuffisance rénale. Une analyse des données pharmacocinétiques sur les sujets de l’étude VIEW2 atteints de la forme humide de la DMLA, dont 40 % présentaient une insuffisance rénale (légère, modérée ou grave chez respectivement 24 %, 15 % et 1 % des patients), n’a pas fait ressortir de différences pour ce qui est des concentrations plasmatiques de médicament actif après l’administration intravitréenne toutes les quatre ou huit semaines.
On a obtenu des résultats semblables chez les sujets de l’étude GALILEO présentant une OVCR.
Une analyse des données pharmacocinétiques sur les patients atteints d’OMD ayant participé à l’étude VIVIDDME, dont 47 % présentaient une insuffisance rénale (légère, modérée ou grave chez respectivement 35 %, 10 % et 2 % des patients), n’a pas fait ressortir de différences pour ce qui est des concentrations d’aflibercept libre entre les patients présentant une insuffisance rénale légère, modérée ou grave.
On a constaté des résultats similaires chez les sujets de l’étude MYRROR présentant une NVC myopique.
10.4 Immunogénicité
YESAFILI, comme toutes les protéines thérapeutiques, est associé à un risque d’immunogénicité (voir 14.3 Immunogénicité).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Fiole
Conserver au réfrigérateur (2 °C à 8 °C). Ne pas congeler.
Laisser la fiole dans sa boîte pour ne pas l’exposer à la lumière.
Seringue préremplie
Conserver au réfrigérateur (2 à 8 °C). Ne pas congeler.
Laisser la seringue préremplie dans son emballage-coque et dans sa boîte pour ne pas l’exposer à la lumière.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Pour l’injection intravitréenne, on doit utiliser une aiguille de calibre 30 d’un demi-pouce.
Fiole
LA FIOLE EST À USAGE UNIQUE POUR LE TRAITEMENT D’UN SEUL ŒIL.
Examiner la solution injectable avant de l’administrer. Ne pas utiliser la fiole si la solution contient des particules, est trouble ou a changé de couleur.
La fiole non ouverte d’aflibercept peut être laissée à température ambiante (25 °C) pendant un maximum de 48 heures avant l’emploi. Une fois le fiole ouvert, on doit procéder de façon aseptique.
Seringue préremplie
LA SERINGUE PRÉREMPLIE EST À USAGE UNIQUE POUR LE TRAITEMENT D’UN SEUL ŒIL.
La seringue préremplie contient plus que la dose recommandée d’aflibercept de 2 mg (équivalant à 50 microlitres). Le volume excédentaire doit être éliminé avant l’administration.
Examiner la solution injectable avant de l’administrer. Ne pas utiliser la seringue préremplie ou le fiole si la solution contient des particules, est trouble ou a changé de couleur.
L’emballage-coque non ouvert d’aflibercept peut être laissé à température ambiante (25 °C) pendant un maximum de 72 heures avant l’emploi. Une fois l’emballage-coque ouvert, on doit procéder de façon aseptique
Mise au rebut des seringues/aiguilles
On doit observer rigoureusement les procédures suivantes en ce qui concerne l’utilisation et la mise au rebut des seringues et autres objets médicaux pointus :
- Les aiguilles et seringues ne doivent jamais être réutilisées.
Placer toutes les aiguilles et seringues utilisées dans un collecteur d’aiguilles (contenant jetable
à l’épreuve des perforations).
- Jeter le contenant entier ou les déchets médicaux conformément aux exigences locales.
Mise au rebut des médicaments non utilisés ou périmés
On doit minimiser la libération de produits pharmaceutiques dans l’environnement. On ne doit pas jeter les médicaments dans les eaux usées et on doit également éviter les ordures ménagères. Utiliser un « système de collection » établi, si celui-ci est disponible dans votre localité. On doit se conformer aux exigences locales en matière de mise au rebut de tout médicament non utilisé ou périmé.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Aflibercept
Nom chimique : (211-211’ :214-214’)-bisdisulfure du dimère de la des-432-lysine-
[récepteur 1 humain du facteur de croissance endothélial vasculaire- (103-204)-peptide (contenant le domaine Ig-like C2-type 2) protéine de fusion avec le récepteur 2 humain du facteur de croissance endothélial vasculaire-(206-308)-peptide(contenant un fragment du domaine Ig-like C2-type 3) protéine de fusion avec l’immunoglobuline G1 humaine-(227 résidus C terminaux)-peptide (fragment Fc)]
Formule moléculaire : C4318H6788N1164O1304S32
Masse moléculaire : 115 kilodaltons (kDa)
Formule développée :
Propriétés physicochimiques : YESAFILI est produit à l’aide d’une technologie ADN dans un système
d’expression cellulaire mammalien et est purifié au moyen d’un processus impliquant des étapes spécifiques de suppression et d’inactivation virales. YESAFILI est une protéine de fusion homodimère dans laquelle chaque chaîne est composée du 2e domaine du récepteur du facteur de croissance de l’endothélium vasculaire (VEGFR)1 et du 3e domaine du VEGFR2 fusionné au fragment Fc de l’IgG1 immunoglobuline G (IgG1) humaine de la chaîne lourde. 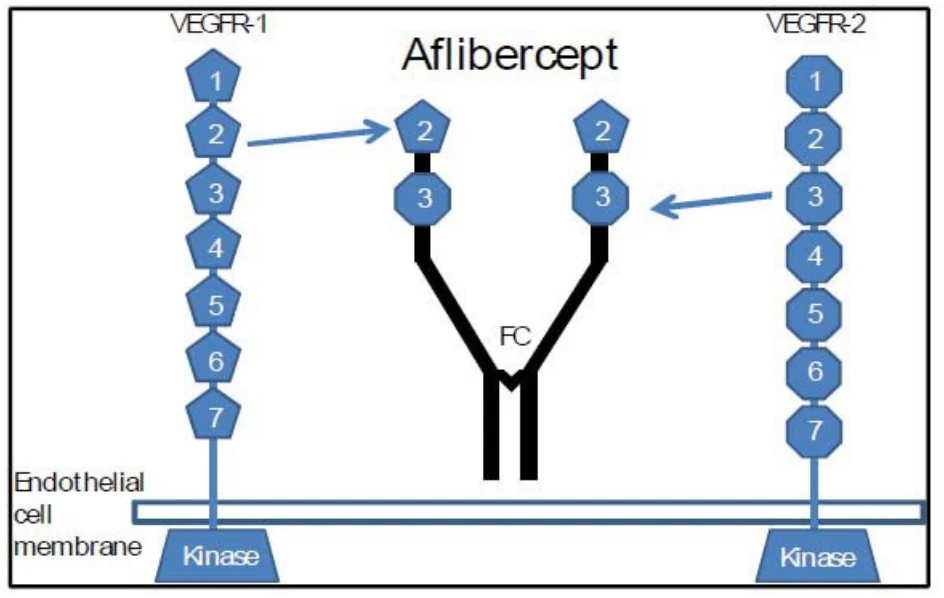
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Traitement de la forme humide de la DMLA
Études VIEW1 et VIEW2
L’innocuité et l’efficacité de l’aflibercept, solution pour injection intravitréenne ont été évaluées au cours de deux études multicentriques, randomisées, à double insu et contrôlées par substance active menées auprès de patients atteints de la forme humide de la dégénérescence maculaire liée à l’âge (DMLA). L’étude VIEW1 a été menée au Canada et aux États-Unis. L’étude VIEW2 a été menée en Europe, en Amérique latine et en Asie. L’efficacité a pu être évaluée chez au total 2 412 patients (dont 1 817 traités par l’aflibercept) au cours des deux études de phase III (VIEW1 et VIEW2). Au cours de chaque étude, les patients ont été répartis au hasard dans un rapport de 1:1:1:1 entre les quatre groupes ci-dessous. Dans deux des groupes traités, l’aflibercept a été administré toutes les quatre semaines et dans le troisième, l’aflibercept a été administré toutes les huit semaines :
- 1) Les groupes étaient les suivants : l’aflibercept à raison de 2 mg toutes les huit semaines après trois doses mensuelles (aflibercept 2Q8),
- 2) L’aflibercept à raison de 2 mg toutes les quatre semaines (aflibercept 2Q4),
- 3) L’aflibercept à raison de 0,5 mg toutes les quatre semaines (aflibercept 0,5Q4),
- 4) Le ranibizumab à raison de 0,5 mg toutes les quatre semaines (ranibizumab 0,5Q4).
Au cours de la deuxième année des études, les patients ont continué de recevoir la dose qu’ils recevaient au début de l’étude, mais l’intervalle entre les doses était modifié sur la foi de critères de reprise du traitement précisés au préalable, et ne pouvait, en vertu du protocole, être de plus de 12 semaines :
- augmentation ≥ 100 µm de l’ERC par rapport à la valeur antérieure la plus basse mesurée par tomographie par cohérence optique (TCO), ou
- perte ≥ 5 lettres, selon l’échelle ETDRS, comparativement au meilleur résultat antérieur, en plus d’un exsudat persistant, en vertu de la TCO, ou
- exsudat nouveau ou persistant, en vertu de la TCO, ou
- nouvelle apparition d’une néovascularisation classique, ou
- exsudat nouveau ou persistant selon l’angiographie à la fluorescéine (AF), ou
- nouvelle hémorragie maculaire, ou
- délai de 12 semaines depuis l’injection précédente.
Le critère primaire d’évaluation de l’efficacité était la proportion des patients qui avaient conservé leur vision (soit perdu moins de 15 lettres de MAVC [meilleure acuité visuelle corrigée] par rapport au départ) après 52 semaines. La marge de noninfériorité était de 10 %. Les critères secondaires d’évaluation de l’efficacité étaient les changements du début des études à la 52e semaine des facteurs suivants : (1) MAVC (nombre de lettres sur l’échelle ETDRS); (2) proportion des patients chez qui il y avait un gain d’au moins 15 lettres; (3) score total du questionnaire NEI VFQ-25 (National Eye Institute 25-item Visual
Function Questionnaire); et (4) zone de néovascularisation choroïdienne (NVC) selon l’angiographie à la fluorescéine (AF).
Les patients avaient de 49 à 99 ans (âge moyen : 76 ans). Selon l’AF, ils présentaient surtout des lésions de NVC sous-fovéales actives attribuables à la forme humide de la DMLA, ainsi que des lésions juxta- fovéales. Environ 89 % des patients (1 616 sur 1 817) traités par l’aflibercept au cours des études cliniques avaient au moins 65 ans et environ 63 % (1 139 sur 1 817) avaient au moins 75 ans.
Tableau 11 – Résumé des données démographiques dans les études cliniques sur la forme humide de la DMLA
Étude Plan de
l’étude
Posologie, voie
d’administration et durée
Sujets (n) Âge moyen
(tranche d’âge)
Sexe
VIEW1 multicentrique,
randomisée, à
Injection intravitréenne
Aflibercept à raison de
Aflibercept 2Q8 : n= 303
Aflibercept 2Q4 : n= 304
78,1
(49-99 ans)
Hommes : 41,2 % double insu et 2 mg toutes les huit Aflibercept 0,5Q4 : n=304 Femmes : contrôlée par semaines après trois Ranibizumab 0,5mgQ4 : 58,8 % traitement actif doses mensuelles n=306
(Aflibercept 2Q8),
Aflibercept à raison de
2 mg toutes les quatre
semaines (Aflibercept
2Q4),
VIEW2 • Aflibercept à raison de Aflibercept 2Q8 : n= 313 73,9 Hommes :
0,5 mg toutes les quatre Aflibercept 2Q4 : n= 313 (50-93 ans) 44,5 % semaines (Aflibercept Aflibercept 0.5Q4 : n=311 Femmes : 0.5Q4), et
Ranibizumab à raison de
Ranibizumab 0,5mg Q4 :
n=303
55,5 %
0,5 mg toutes les 4
semaines (ranibizumab
0.5Q4)
Étude de 96 semaines
Tableau 12 : Résultats relatifs à l’efficacité après 52 semaines; études VIEW1 et VIEW2 (sur la forme humide de la DMLA)
Critères d’évaluation de l’efficacité VIEW1 VIEW2
Aflibercept Aflibercept Ranibizumab Aflibercept Aflibercept Ranibizumab
2 mg Q8a 2 mg Q4 0,5 mg Q4 2 mg Q8a 2 mg Q4 0,5 mg Q4
Ensemble conforme au protocole N=265 N=285 N=269 N=270 N=274 N=269
Proportion des patients ayant maintenu leur
acuité visuelle (%)(perte < 15 lettres de MAVC)
95,1 % 95,1 94,4 % 95,6 % 95,6 94,4 %
Différence b (%) 0,7 0,7 1,1 1,2
(IC à 95 %) c (-3,1, 4,5) d (-3,1, 4,4)d (-2,6, 4,8) d (-2,5, 4,9)d
Ensemble d’analyse intégral N=301 N=304 N=304 N=306 N=309 N=291
Nombre moyen d’injections actives sur 52
semaines
7,6 12,5 12,1 7,7 12,6 12,7
Changement moyen de la MAVC par rapport au
départ selon le nombre de lettres sur l’échelle
ETDRS
7,9 10,9 8,1 8,9 7,6 9,4
Différence b de la moyenne de moindres carrés 0,3 3,2 -0,9 -1,9
(IC à 95 %) c (-2,0, 2,5) (0,9, 5,4) (-3,1, 1,3) (-4,1, 0,2)
Patients chez qui il y a eu une amélioration d’au 92 114 94 96 91 99 moins 15 lettres de l’acuité visuelle par rapport
au départ (%) (30,6 %) (37,5 %) (30,9 %) (31,4 %) (29,5 %) (34,0 %)
Différence b (%) -0,4 6,6 -2,7 -4,6
(IC à 95 %) c (-7,7, 7,0) (-1, 14,1) (-10,2, 4,9) (-12,2, 2,9)
ETDRS = Early Treatment Diabetic Retinopathy Study; IC = intervalle de confiance; MAVC = meilleure acuité visuelle corrigée; a Après traitement initial de trois doses mensuelles
b Valeur dans le groupe traité par l’aflibercept moins valeur dans le groupe traité par le ranibizumab.
c IC de 95,1 % pour l’étude VIEW1; l’IC reflétait un ajustement de l’alpha de 0,1 % pour tenir compte des évaluations de l’innocuité faites par un comité indépendant de surveillance des données.
d Un intervalle de confiance qui se situe entièrement au-dessus de -10 % témoigne de la noninfériorité de l’aflibercept par rapport au ranibizumab. Analyses effectuées après 52 semaines
Selon une analyse de sensibilité supposant que les patients ayant abandonné le traitement n’avaient pas répondu au traitement (indépendamment du moment de l’abandon du traitement et de l’acuité visuelle du patient au moment de l’abandon du traitement), la proportion des patients chez qui l’acuité visuelle s’était maintenue dans le groupe recevant l’aflibercept à raison de 2 mg toutes les huit semaines (2Q8), dans le groupe recevant l’aflibercept à raison de 2 mg toutes les quatre semaines (2Q4) et dans le groupe recevant le ranibizumab à raison de 0,5 mg toutes les quatre semaines (0,5Q4) était respectivement de 88,0 %, 91,8 % et 87,8 % selon l’étude VIEW1 et de 88,6 %, 86,1 % et 89,4 % selon l’étude VIEW2.
Au cours des deux études de phase III, il y a eu moins d’injections dans le groupe ayant reçu l’aflibercept 2Q8 que dans les groupes ayant reçu l’aflibercept 2Q4 et le ranibizumab 0,5Q4 (moyenne [écart type (ÉT)] de 7,6 [1,1] injections d’aflibercept par rapport à 12,3 [1,8] et 12,3 [1,9] injections, respectivement).
On a montré que l’aflibercept 2Q8 et l’aflibercept 2Q4 étaient non inférieurs au ranibizumab 0,5Q4 pour ce qui est de la proportion des patients ayant conservé leur vision.
Analyses effectuées après 96 semaines
Au cours de la deuxième année de l’étude VIEW1, le nombre moyen d’injections actives a été de 4,3 dans le groupe ayant reçu l’aflibercept 2Q8, 4,1 dans le groupe ayant reçu l’aflibercept 2Q4 et 4,6 dans le groupe ayant reçu le ranibizumab 0,5Q4. Dans l’étude VIEW2, le nombre moyen d’injections actives a été de 4,0, 4,0 et 4,9, respectivement. Parmi les patients ayant reçu au départ l’aflibercept 2Q8 et l’aflibercept 2Q4, 90 % ont reçu six doses ou moins. Parmi les patients ayant terminé la deuxième année des études, respectivement 72 % et 78 % ont reçu quatre doses ou moins. Dans l’étude VIEW1, l’acuité visuelle s’est maintenue chez 91,4 % des patients du groupe recevant l’aflibercept 2Q8, 93,1 % des patients recevant l’aflibercept 2Q4 et 89,8 % des patients recevant le ranibizumab 0,5Q4. Dans l’étude VIEW2, les taux respectifs de maintien de l’acuité visuelle ont été de 93,5 %, 91,3 % et 93,5 %. Le changement moyen de MAVC par rapport au départ dans l’étude VIEW1 a été de +7,1 lettres, +9,3 lettres et +7,3 lettres, respectivement. Dans l’étude VIEW2, le changement moyen a été de +8,1, +6,0 et +8,5 lettres, respectivement. La proportion de patients ayant gagné au moins 15 lettres dans l’étude VIEW1 était de 32,9 %, 35,5 % et 30,6 %, respectivement, alors qu’il était de 34,0 %, 26,9 % et 32,7 %, respectivement, dans l’étude VIEW2.
Figure O : Changement moyen de l’acuité visuelle du début des études à la 52e semaine selon les données des études VIEW1 et VIEW2
Étude ALTAIR
L’étude ALTAIR est une étude exploratoire de phase IV ouverte qui a été menée pendant 96 semaines auprès de 247 patients japonais atteints de la forme humide de la DMLA n’ayant jamais été traités. Elle visait à comparer, des points de vue de l’efficacité et de l’innocuité, deux allongements de l’intervalle entre les injections (deux ou quatre semaines).
Tous les patients ont reçu trois doses mensuelles de 2 mg d’aflibercept, puis une injection deux mois plus tard. À la 16e semaine, les patients ont été randomisés dans un rapport de 1:1 entre les deux groupes suivants :
- 1) allongements de deux semaines de l’intervalle entre les injections d’aflibercept et
- 2) allongements de quatre semaines de l’intervalle entre les injections d’aflibercept.
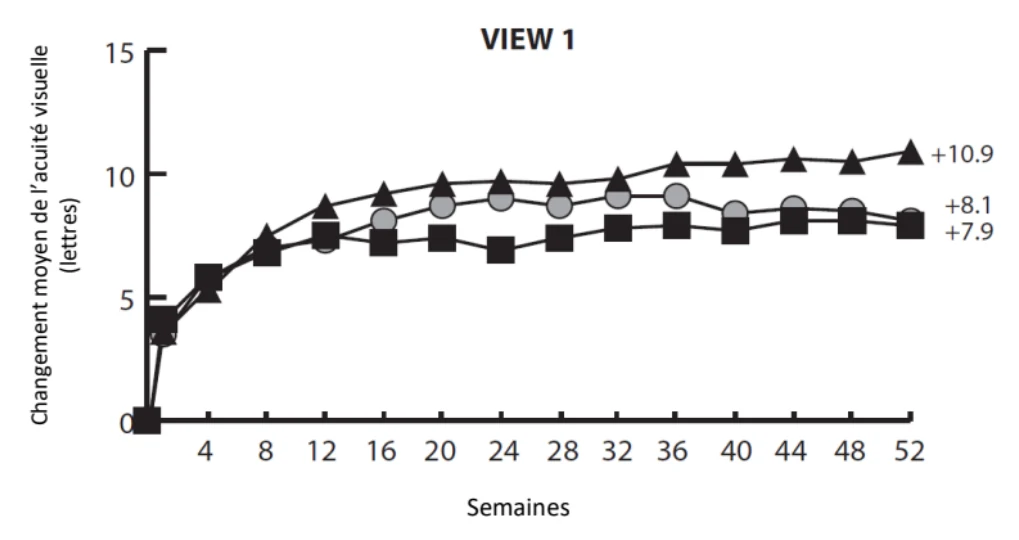
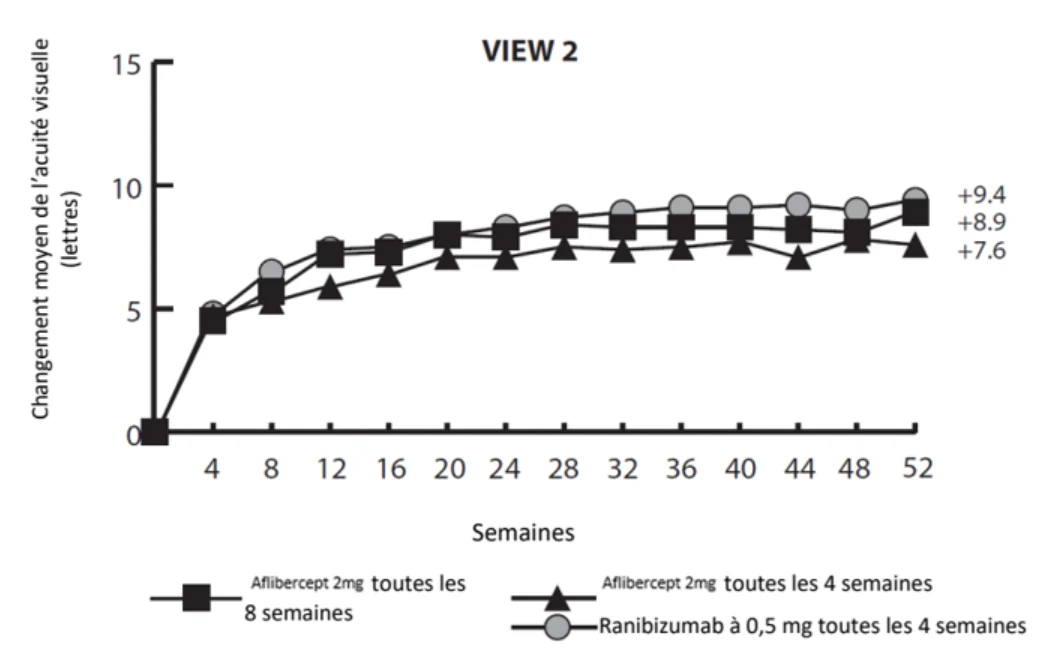 La décision d’allonger ou de raccourcir l’intervalle entre les injections était prise en fonction de critères visuels et/ou anatomiques définis par le protocole.
Le critère primaire d’évaluation de l’efficacité était le changement moyen de la MAVC du début de l’étude à la 52e semaine.
À la 52e semaine, dans le groupe chez qui on avait allongé de deux semaines l’intervalle entre les injections, le gain moyen par rapport au départ était de 9,0 ± 14,6 lettres (échelle de -62 à 46).
Étude ARIES
L’étude ARIES est une étude multicentrique, randomisée, ouverte et contrôlée par traitement actif de104 semaines menée auprès de patients atteints de la forme humide de la DMLA n’ayant jamais été traités dans plusieurs pays, dont le Canada. Deux cent quatre-vingt-sept (287) patients ont reçu les trois doses consécutives mensuelles suivies d’une dose après huit semaines. À la 16e semaine, 271 patients ont été répartis au hasard dans deux groupes : les patients du premier groupe ont été traités selon un schéma d’allongement de deux semaines de l’intervalle entre les injections jusqu’à la fin des deux années (début précoce) et les patients du deuxième groupe ont poursuivi le traitement toutes les huit semaines pour le reste de la première année, puis selon un schéma d’allongement de deux semaines de l’intervalle entre les injections pendant la deuxième année (début tardif). Le critère primaire d’évaluation de l’efficacité était le changement moyen de la MAVC de la 16e (répartition aléatoire) à la 104e semaine.
Le changement moyen de la MAVC de la 16e à la 104e semaine était de -2,1 ± 11,4 (intervalle : -44 à 23) dans le groupe ayant reçu le traitement précoce au moyen d’un schéma posologique avec allongement de l’intervalle entre les injections, et de -0,4 ± 8,4 (intervalle : -25 à 17) dans le groupe ayant reçu le traitement tardif au moyen d’un schéma posologique avec allongement de l’intervalle entre les injections.
Traitement de l’OVCR
L’innocuité et l’efficacité de l’aflibercept ont été évaluées au cours de deux études multicentriques, randomisées, à double insu et contrôlées par traitement factice menées auprès de patients présentant un œdème maculaire attribuable à une OVCR. Au total, l’efficacité a pu être évaluée chez 358 patients traités (dont 217 par l’aflibercept) au cours des études COPERNICUS et GALILEO. Au cours des deux études, les patients ont été répartis au hasard dans un rapport de 3:2 pour recevoir soit 2 mg d’aflibercept toutes les quatre semaines, soit une injection factice toutes les quatre semaines (groupe témoin) pendant les 24 premières semaines (soit un total de six injections).
Après six injections mensuelles, les patients ne recevaient un traitement que s’ils répondaient à des critères précisés au préalable, sauf pour les patients du groupe témoin de l’étude GALILEO, qui continuaient de recevoir les injections factices (groupe témoin-groupe témoin) (voir Tableau 13).
Les critères de reprise du traitement précisés au préalable étaient comme suit :
- augmentation de plus de 50 microns de l’ERC par rapport à la plus petite mesure antérieure selon la tomographie par cohérence optique (TCO)
modifications rétiniennes kystiques nouvelles ou persistantes ou liquide sous-rétinien selon la
TCO
- œdème diffus persistant d’au moins 250 microns dans le sous-champ central selon la TCO
- perte d’au moins 5 lettres de meilleure acuité visuelle corrigée (MAVC) par rapport à la meilleure mesure antérieure et augmentation de l’ERC selon la TCO
- gain d’au moins 5 lettres de MAVC par rapport à l’évaluation la plus récente.
De la 52e semaine à la 76e semaine (étude GALILEO) ou à la 100e semaine (étude COPERNICUS), tous les patients étaient de nouveau traités s’ils répondaient aux critères visuels ou anatomiques précisés au préalable.
Au cours des deux études, le critère primaire d’évaluation de l’efficacité était la proportion des patients qui avaient gagné au moins 15 lettres de MAVC à la 24e semaine par rapport au départ. Les critères secondaires comprenaient le changement de l’acuité visuelle à la 24e semaine par rapport au départ, le changement moyen de l’ERC par rapport au départ, le changement moyen du score total du questionnaire NEI VFQ-25 (National Eye Institute 25-item Visual Function Questionnaire) à la 24e semaine par rapport au départ et la proportion des patients progressant vers une néovascularisation du segment antérieur.
Les patients avaient de 22 à 89 ans (âge moyen : 64 ans). Au cours des études sur l’OVCR, environ 52 % des patients (112 sur 217) répartis au hasard pour recevoir le traitement par l’aflibercept avaient au moins 65 ans ou et environ 18 % des patients (38 sur 217) avaient au moins 75 ans.
Tableau 13 – Résumé des données démographiques dans les études cliniques sur l’OVCR Étude Plan de l’étude Posologie, voie d’administration et
durée Sujets (n) Âge moyen
(tranche d’âge)
Sexe
COPERNICUS
Multicentrique,
randomisée, à
double insu et
contrôlée par
traitement
factice
Injection intravitréenne
Aflibercept à raison de 2 mg toutes les 4 semaines (aflibercept 2Q4) jusqu’à la 24e semaine, puis
aflibercept à raison de 2 mg PRN
Injection factice toutes les 4
semaines jusqu’à la 24e semaine, puis aflibercept à raison de 2 mg PRN. Étude de 100 semaines
Aflibercept : n= 114
Traitement factice :
n=74
66,3
(22-89 ans)
Hommes : 57 %
Femmes : 43 %
GALILEO
Aflibercept à raison de 2 mg toutes les 4 semaines (aflibercept 2Q4), jusqu’à la24e semaine, puis
aflibercept à raison de 2 mg PRN
Injection factice toutes les 4
semaines jusqu’à la 52 semaine, puis aflibercept à raison de 2 mg Injection intravitréenne PRN.
Étude de 76 semaines
Aflibercept : n= 104
Traitement factice :
n=68
61,5
(29-88 ans)
Hommes : 55,6 % Femmes : 44,4 %
PRN=pro re nata (au besoin)
La supériorité du traitement par l’aflibercept sur le traitement par des injections factices a été démontrée selon le principal critère d’évaluation à la 24e semaine tant au cours de l’étude COPERNICUS que de l’étude GALILEO. Le traitement par l’aflibercept a rapidement amélioré l’acuité visuelle, soit dès quatre semaines après la première injection.
Le 14 et la Figure P présentent les résultats des études COPERNICUS et GALILEO :
Tableau 14 : Résultats relatifs à l’efficacité après 24 semaines (EAI avec RDO) au cours des études COPERNICUS et GALILEO
Critères d’évaluation de l’efficacité COPERNICUS
Aflibercept
2 mg Q4
Groupe témoin (traitement factice)a
GALILEO Aflibercept 2 mg Q4
Groupe témoin (traitement factice)a
(N = 114) (N = 73) (N = 103) (N = 68)
Proportion des patients ayant gagné au moins 56 % 12 % 60 % 22 % 15 lettres de MAVC par rapport au départb
Différence pondérée (%)c,d 44,8 % 38,3 % (IC à 95 %) (33,0, 56,6) (24,4, 52,1) Valeur p p < 0,0001 p < 0,0001 Changement moyen de la MAVC par rapport 17,3 (12,8) -4,0 (18,0) 18,0 (12,2) 3,3 (14,1) au départ selon le nombre de lettres sur
l’échelle ETDRS (ÉT)
Différence de la moyenne des MCc,e 21,7 14,7 (IC à 95 %) (17,4, 26,0) (10,8, 18,7) Valeur p p<0,0001 p<0,0001 a Les sujets du groupe témoin ont reçu une injection factice toutes les quatre semaines.
b Les sujets de l’étude COPERNICUS qui avaient été retirés de l’étude avant la 24e semaine et reçu moins de cinq injections du médicament à l’étude ou factice ont été considérés comme des non-répondeurs; autrement, les valeurs manquantes ont été imputées au moyen d’analyses du RDO. Les sujets de l’étude GALILEO qui avaient été retirés de l’étude avant la 24e semaine ont été considérés comme des non- répondeurs.
c Groupe recevant 2 mg d’aflibercept toutes les quatre semaines moins groupe témoin
d La différence et l’intervalle de confiance sont calculés au moyen du test de Cochran-Mantel-Haenszel (CMH) corrigé en fonction de la région (Amérique versus reste du monde pour l’étude COPERNICUS et Europe versus Asie-Pacifique pour l’étude GALILEO) et de la catégorie de la MAVC au départ (> 20/200 et ≤ 20/200).
e La différence de la moyenne des MC et l’intervalle de confiance sont fondés sur un modèle d’analyse de covariance dont les facteurs sont le groupe traité, la région (Amérique versus reste du monde pour l’étude COPERNICUS et Europe versus Asie- Pacifique pour l’étude GALILEO) et la catégorie de la MAVC au départ (> 20/200 et ≤ 20/200). MAVC : meilleure acuité visuelle corrigée; ETDRS : Early Treatment Diabetic Retinopathy Study; RDO : report de la dernière observation; ÉT : écart type; MC : moyennes des moindres carrés selon l’analyse de covariance
Au cours de l’étude COPERNICUS, la proportion des patients chez qui il y avait un gain d’au moins 15 lettres de MAVC par rapport au départ était de 55 % dans le groupe traité par l’aflibercept et 30 % dans le groupe ayant initialement reçu le traitement factice après 52 semaines, et respectivement de 49,1 % et 23,3 % après 100 semaines. L’amélioration moyenne de la MAVC par rapport au départ était de +16,2 lettres dans le groupe traité par l’aflibercept et +3,8 lettres dans le groupe ayant initialement reçu le traitement factice après 52 semaines, et respectivement de 13,0 et 1,5 lettres après 100 semaines.
Au cours de l’étude GALILEO, la proportion des patients chez qui il y avait un gain d’au moins 15 lettres de MAVC par rapport au départ était de 60 % dans le groupe traité par l’aflibercept et 32 % dans le groupe ayant initialement reçu le traitement factice après 52 semaines, et respectivement de 57,3 % et 29,4 % après 76 semaines. L’amélioration moyenne de la MAVC par rapport au départ était de +16,9 lettres dans le groupe traité par l’aflibercept et +3,8 lettres dans le groupe ayant initialement reçu le traitement factice après 52 semaines, et respectivement de 13,7 et 6,2 lettres après 76 semaines.
Dans chacune des études, les effets du traitement dans les sous-groupes évaluables (p. ex., âge, sexe, race, acuité visuelle initiale, état de l’irrigation sanguine de la rétine et durée de l’OVCR) correspondaient en général à ceux observés dans l’ensemble de la population.
Figure P : Changement moyen par rapport au départ après 24 semaines de la meilleure acuité visuelle corrigée en fonction du groupe traité des études COPERNICUS et GALILEO (ensemble d’analyse intégral, report de la dernière observation)
Traitement de l’OBVR
L’innocuité et l’efficacité de l’aflibercept, solution pour injection intravitréenne ont été évaluées au cours d’une étude multicentrique, randomisée, à double insu et contrôlée par traitement actif menée auprès de patients présentant un œdème maculaire attribuable à une OBVR. L’efficacité a pu être évaluée chez au total 181 patients traités (dont 91 par l’aflibercept) au cours de l’étude VIBRANT. Au cours de l’étude, les patients ont été répartis au hasard dans un rapport de 1:1 soit pour recevoir 2 mg 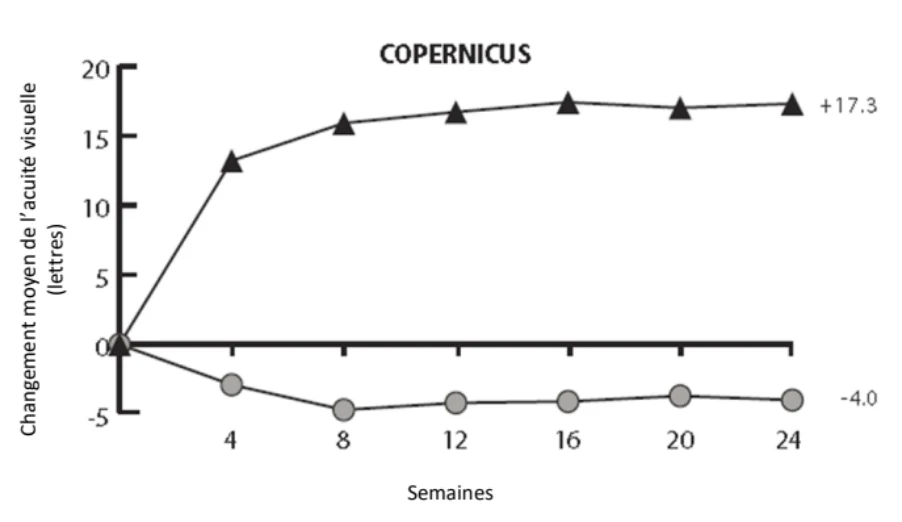
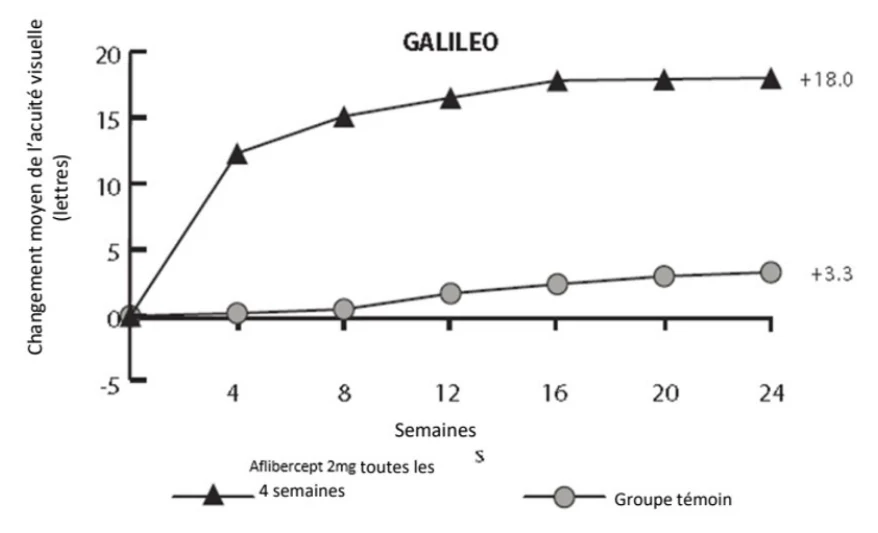 d’aflibercept toutes les quatre semaines (total de six injections), soit pour être soumis à une photocoagulation au laser au départ puis au besoin, à la 12e semaine et après (groupe témoin traité au laser) (voir Tableau 15).
Après six injections mensuelles (24 semaines), les patients traités par l’aflibercept ont reçu une injection tous les deux mois (huit semaines) jusqu’à la 52e semaine. Un traitement au laser de secours était permis à la 36e semaine chez les patients qui répondaient à au moins un des critères suivants :
- augmentation de plus de 50 microns de l’ERC selon la TCO par rapport à la plus petite mesure antérieure
- modifications kystiques nouvelles ou persistantes, liquide sous-rétinien ou œdème diffus persistant dans le sous-champ central selon la TCO
- perte d’au moins 5 lettres par rapport à la meilleure mesure antérieure en raison de l’OBVR, de concert avec toute augmentation de l’épaisseur rétinienne dans le sous-champ central selon la TCO par rapport à la meilleure mesure antérieure.
Les patients du groupe témoin traité au laser pouvaient recevoir d’autres traitements au laser de secours et un traitement de secours par l’aflibercept à compter de la 24e semaine (une injection par mois pendant trois mois, puis une injection tous les deux mois) s’ils répondaient à des critères précis (voir ci-dessus).
Neuf patients sur 91 dans le groupe traité par l’aflibercept ont reçu un traitement au laser à la 36e semaine et 67 patients sur 90 dans le groupe traité au laser ont reçu un traitement par l’aflibercept après la 24e semaine.
Les patients avaient de 42 à 94 ans (âge moyen : 65 ans). Au départ, chez 22 % des patients (20 sur 91) randomisés pour recevoir l’aflibercept, la rétine était classée comme non irriguée. Le taux de retrait de l’étude avant la 52e semaine a été de 19,8 % dans le groupe traité par l’aflibercept et 16,3 % dans le groupe laser + aflibercept.
Au cours de l’étude VIBRANT, le critère primaire d’évaluation de l’efficacité était la proportion des patients qui avaient gagné au moins 15 lettres de MAVC à la 24e semaine par rapport au départ. Les critères secondaires d’évaluation de l’efficacité comprenaient le changement par rapport au départ de la MAVC et de l’ERC.
Tableau 15 – Résumé des données démographiques dans les études cliniques sur l’OBVR Étude Plan de l’étude Posologie, voie
d’administration et durée
Sujets (n) Âge moyen
(tranche d’âge)
Sexe
VIBRANT multicentrique,
randomisée, à
Injection intravitréenne
Aflibercept à raison de 2 mg
Aflibercept :
n= 91
65,5
(42-94 ans)
Homme : 54,1 % Femme : 45,9 % double insu et toutes les 4 semaines Traitement contrôlée par (aflibercept 2Q4) jusqu’à la factice : n=92 traitement actif 24e semaine, puis
aflibercept à raison de 2 mg toutes les 8 semaines (aflibercept 2Q8).
Traitement au laser de secours à la 36e semaine si les critères de traitement de secours étaient satisfaits. • Traitement au laser le 1er
jour et injection factice toutes les 4 semaines
jusqu’à la 48e semaine Traitement de secours par l’aflibercept à compter de la 24e semaine si les critères de traitement de secours étaient satisfaits.
Étude de 52 semaines
À la 24e semaine, les résultats chez les patients traités par l’aflibercept étaient supérieurs à ceux chez les patients du groupe témoin traité au laser pour ce qui est du critère primaire (proportion des patients qui avaient gagné au moins 15 lettres de MAVC à la 24e semaine) et des critères secondaires liés à l’acuité visuelle (changement moyen par rapport au départ de la MAVC après 24 semaines). On a observé un gain d’acuité visuelle à peine une semaine après le début du traitement par l’aflibercept.
Le Tableau 16 et la Figure Q présentent les résultats de l’étude VIBRANT :
Tableau 16 : Résultats relatifs à l’efficacité après 24 semaines (EAI avec RDO) contre l’OBVR (étude VIBRANT)
Critères d’évaluation de l’efficacité Semaine 24
Aflibercept
2 mg Q4
(N = 91)
Groupe témoin (Laser)a
(N = 90)
Proportion des patients ayant gagné au
moins 15 lettres de MAVC par rapport au
départ
52,7 % 26,7 %
Différence ajustée (%)b,c 26,6%
(IC à 95 %) (13,0, 40,1)
Valeur pd p= 0,0003
Changement moyen de la MAVC par
rapport au départ selon le nombre de
lettres sur l’échelle ETDRS (ÉT)
17,0 (11,9) 6,9 (12,9)
Différence de la moyenne des MCb,e 10,5
(IC à 95 %) (7,1, 14,0)
Valeur pe p< 0,0001
a Les sujets du groupe témoin ont reçu une injection factice toutes les quatre semaines. b Groupe recevant 2 mg d’aflibercept toutes les quatre semaines moins groupe traité au laser c La différence et l’intervalle de confiance ont été calculés au moyen de la pondération de Mantel-
Haenszel ajustée en fonction de la région (Japon vs Amérique du Nord) et de la MAVC au départ (≤ 20/200 et > 20/200).
d La valeur p a été calculée au moyen du test bilatéral de Cochran-Mantel-Haenszel ajusté en fonction de la région (Japon vs Amérique du Nord) et de la MAVC au départ (≤ 20/200 et > 20/200). e La différence de la moyenne des MC, l’intervalle de confiance et la valeur p sont fondés sur un modèle d’analyse de covariance dans lequel la mesure initiale est une covariable et le groupe traité, la région et la MAVC au départ (≤ 20/200 et > 20/200) sont des facteurs fixes.
MAVC : meilleure acuité visuelle corrigée; ETDRS : Early Treatment Diabetic Retinopathy Study; RDO : report de la dernière observation; ÉT : écart type; MC : moyennes des moindres carrés selon l’analyse de covariance
Au cours de l’étude VIBRANT, la proportion des patients chez qui il y avait un gain d’au moins 15 lettres de MAVC par rapport au départ était de 57,1 % dans le groupe traité par l’aflibercept et 41,1 % dans le groupe ayant initialement reçu le traitement au laser. Après 52 semaines, l’amélioration moyenne de la MAVC par rapport au départ était de +17,1 lettres dans le groupe traité par l’aflibercept et +12,2 lettres dans le groupe ayant initialement reçu le traitement au laser. Après 52 semaines, le changement moyen de l’ERC était de -284 microns dans le groupe traité par l’aflibercept et de -249 microns dans le groupe ayant initialement reçu le traitement au laser.
Dans les sous-groupes évaluables (p. ex. âge, sexe et état de l’irrigation sanguine de la rétine au départ), les effets du traitement au cours de l’étude correspondaient en général à ceux observés dans l’ensemble de la population.
Figure Q : Changement par rapport au départ après 24 semaines de la MAVC moyenne au cours de l’essai sur l’OBVR (VIBRANT) (report de la dernière observation, ensemble d’analyse intégral)
Traitement de l’OMD
Études VIVIDDME et VISTADME
L’innocuité et l’efficacité de l’aflibercept ont été évaluées au cours de deux études multicentriques, randomisées, à double insu et contrôlées par traitement actif menées auprès de patients atteints d’OMD (VIVIDDME et VISTADME). L’étude VIVIDDME a été menée en Europe, en Australie et au Japon, et l’étude VISTADME a été menée aux États-Unis. L’efficacité a pu être évaluée chez un total de 862 patients traités, dont 576 faisaient partie des groupes des deux études traités par l’aflibercept (voir Tableau 17). Les patients de chacune des deux études ont été randomisés dans un rapport de 1:1:1 pour recevoir un des traitements suivants :
- 1)
aflibercept à raison de 2 mg toutes les huit semaines après cinq injections mensuelles initiales
(Aflibercept 2Q8);
- 2) aflibercept à raison de 2 mg toutes les quatre semaines (Aflibercept 2Q4); et
- 3) photocoagulation maculaire au laser (comparateur actif)
À compter de la 24e semaine, les patients qui atteignaient un seuil de perte de vision précisé au préalable pouvaient recevoir un traitement supplémentaire : les patients traités par l’aflibercept pouvaient recevoir un traitement au laser et les patients du groupe témoin (traité au laser) pouvaient recevoir l’aflibercept.
Le critère primaire d’évaluation de l’efficacité des deux études était le changement moyen par rapport au départ de la MAVC après 52 semaines selon le nombre de lettres sur l’échelle ETDRS. Les principaux critères secondaires d’évaluation de l’efficacité comprenaient la proportion des patients ayant gagné au moins 10 ou 15 lettres sur l’échelle ETDRS après 52 semaines par rapport au départ, la proportion des 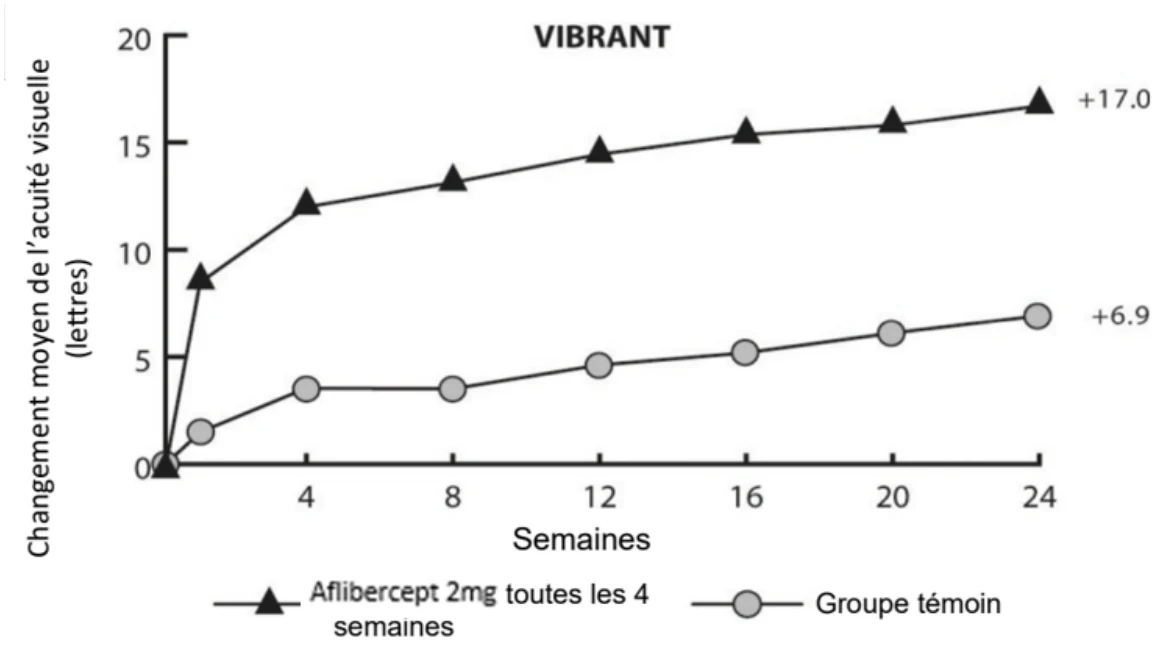 patients chez qui il y avait, par rapport au départ, une amélioration d’au moins deux stades sur l’échelle de gravité de la rétinopathie diabétique (EGRD) de l’ETDRS et le changement moyen de l’ERC par rapport au départ.
Les patients avaient de 23 à 87 ans, et la moyenne d’âge des patients était de 63 ans. Au cours des études randomisées de phase III sur l’OMD, environ 47 % des patients (268 sur 576) traités par l’aflibercept avaient au moins 65 ans, et environ 9 % des patients (52 sur 576) avaient au moins 75 ans.
Le diabète était mal maîtrisé au départ chez la moitié de tous les sujets des études VIVIDDME et VISTADME.
Au cours de l’étude VIVIDDME, le nombre moyen d’injections dans les groupes recevant 2 mg toutes les huit semaines et 2 mg toutes les quatre semaines a été de 8,7 et 12,2, respectivement, et le nombre moyen de traitements dans le groupe traité au laser a été de 2,1. Au cours de l’étude VISTADME, le nombre moyen d’injections dans les groupes recevant 2 mg toutes les huit semaines et 2 mg toutes les quatre semaines a été de 8,4 et 11,8, respectivement, et le nombre moyen de traitements dans le groupe traité au laser a été de 2,7.
Au cours des études VIVIDDME et VISTADME, 36 (8,9 %) et 197 (42,9 %) des patients, respectivement, avaient déjà reçu un anti-VEGF au moins trois mois auparavant. Les effets du traitement dans le sous- groupe de patients qui avaient reçu un inhibiteur du VEGF avant de participer aux études ont été semblables à ceux observés chez les patients qui n’avaient jamais reçu d’inhibiteur du VEGF avant de participer aux études.
Plus de 80 % des patients de tous les groupes traités des études VIVIDDME et VISTADME présentaient au départ une rétinopathie diabétique non proliférante légère, modérée ou grave selon l’EGRD.
Au cours de l’étude VISTADDME, plus de 60 % des patients traités par l’aflibercept ont reçu des injections d’aflibercept dans les deux yeux.
Tableau 17 : Résumé des données démographiques dans les études cliniques sur l’OMD Étude Plan de l’étude Posologie, voie
d’administration et durée
Sujets (n) Âge moyen
(tranche d’âge)
Sexe
VIVIDDME Injection intravitréenne
Aflibercept à raison de
Aflibercept 2Q8 : n= 135
Aflibercept 2Q4 : n= 136
63,6
(32-84 ans)
Homme : 61,8 % Femme : 38,2 % 2 mg toutes les 8 Aflibercept laser : n= 135 semaines après 5 injections mensuelles multicentrique, initiales (Aflibercept randomisée, à
double insu et
2Q8),
- Aflibercept à raison de
contrôlée par 2 mg toutes les 4 Aflibercept 2Q8 : n= 154 62,2 Homme : 54,5 % traitement actif semaines (Aflibercept Aflibercept 2Q4 : n= 156 (23-87 ans) Femme : 45,5 % 2Q4) Aflibercept laser : n= 156
Photocoagulation au laser (avec injections
intraoculaires factices)
Étude de 100 semaines
Les résultats obtenus après 52 semaines au cours des études VIVIDDME et VISTADME démontrent que le traitement par l’aflibercept (2 mg toutes les huit ou quatre semaines) est supérieur, et de façon statistiquement significative, au traitement au laser pour ce qui est tant du critère d’évaluation primaire que des critères d’évaluation secondaires.
On a observé une amélioration rapide de la MAVC dès la première semaine chez les patients traités par l’aflibercept. Au cours de l’étude VIVIDDME, le changement moyen de la MAVC après la période initiale de quatre semaines était +5,4 lettres (2 mg toutes les huit semaines), +5,7 lettres (2 mg toutes les quatre semaines) et +0,9 lettre (laser). Au cours de l’étude VISTADME, le changement moyen de la MAVC après la période initiale de quatre semaines était de +6,6 lettres (2 mg toutes les huit semaines), +7,0 lettres (2 mg toutes les quatre semaines) et +2,6 lettres (laser).
Le Tableau 18 et la Figure R présentent les résultats de l’analyse des données des études VIVIDDME et VISTADME.
| Tableau 18 : Résultats relatifs à l’efficacité après 52 semaines (EAI avec RDO) au cours des études VIVIDDME et VISTADME | ||||||
| Critères d’évaluation de l’efficacité | VIVIDDME | VISTADME | ||||
| 52 semaines | 52 semaines | |||||
Aflibercept 2Q8a (n = 135) | Aflibercept 2Q4 (n = 136) | Groupe témoin (laser) (n = 132) | Aflibercept 2Q8a (n = 151) | Aflibercept 2Q4 (n = 154) | Groupe témoin (laser) (n = 154) | |
| Changement moyen de la MAVC par rapport au départ selon le nombre de lettres sur l’échelle ETDRS (ÉT) | 10,7 (9,3) | 10,5 (9,6) | 1,2 (10,7) | 10,7 (8,2) | 12,5 (9,5) | 0,2 (12,5) |
| Différence de la moyenne des MCb, c (IC à 97,5 %) Valeur p | 9,1 (6,3, 11,8) p < 0,0001 | 9,3 (6,5, 12,0) p < 0,0001 | 10,5 (7,7, 13,2) p < 0,0001 | 12,2 (9,4, 15,0) p < 0,0001 | ||
| Proportion des patients ayant gagné au moins 15 lettres de MAVC par rapport au départ | 33,3 % | 32,4 % | 9,1 % | 31,1 % | 41,6 % | 7,8 % |
Différence ajustéec, d (IC à 97,5 %) Valeur p | 24,2 % (13,5, 34,9) p < 0,0001 | 23,3 % (12,6, 33,9) p < 0,0001 | 23,3 % (13,5, 33,1) p < 0,0001 | 34,2 % (24,1, 44,4) p < 0,0001 | ||
a Après cinq injections mensuelles initiales
b La moyenne des MC et l’intervalle de confiance sont fondés sur un modèle d’analyse de covariance dans lequel la
MAVC au départ est une covariable et le groupe traité est un facteur. On a aussi inclus la région (Europe/Australie vs Japon) comme facteur pour l’étude VIVIDDME et les antécédents d’IM et/ou d’AVC comme facteurs pour l’étude VISTADME.
c Groupe traité par l’aflibercept moins groupe recevant le comparateur actif (laser)
d La différence avec l’IC et le test statistique est calculée au moyen de la pondération de Mantel-Haenszel corrigée en fonction de la région (Europe/Australie vs Japon) pour l’étude VIVIDDME et des antécédents médicaux d’IM ou d’AVC pour l’étude VISTADME.
e Au cours des études VIVIDDME et VISTADDME, à compter de la 24e semaine, s’ils répondaient aux critères, les patients du groupe témoin (recevant un traitement au laser) pouvaient recevoir des injections d’aflibercept (2 mg toutes les huit semaines) et ceux du groupe traité par l’aflibercept pouvaient recevoir un traitement au laser. MAVC : meilleure acuité visuelle corrigée; ETDRS : Early Treatment Diabetic Retinopathy Study; RDO : report de la dernière observation; ÉT : écart type; MC : Moyennes des moindres carrés selon l’analyse de covariance; IC : intervalle de confiance; IM : infarctus du myocarde; AVC : accident vasculaire cérébral
Analyse effectuée après 52 semaines
Au cours de l’étude VIVIDDME, après 52 semaines, la proportion des patients qui avaient gagné au moins 10 lettres de MAVC par rapport au départ était de 53,3 % dans le groupe recevant 2 mg d’aflibercept toutes les huit semaines, 54,4 % dans le groupe recevant 2 mg d’aflibercept toutes les quatre semaines et 25,8 % dans le groupe témoin (traité au laser). Au cours de l’étude VISTADME, les résultats correspondants après 52 semaines étaient respectivement de 58,3 %, 64,9 % et 19,5 %.
Au cours de l’étude VIVIDDME, après 52 semaines, la proportion des patients chez qui il y avait une amélioration d’au moins deux stades sur l’EGRD de l’étude ETDRS par rapport au départ était de 27,7 % dans le groupe recevant 2 mg d’aflibercept toutes les huit semaines, 33,3 % dans le groupe recevant 2 mg d’aflibercept toutes les quatre semaines et 7,5 % dans le groupe témoin (traité au laser). Au cours de l’étude VISTADME, les résultats correspondants après 52 semaines étaient respectivement de 29,1 %, 33,8 % et 14,3 %.
Analyse effectuée après 100 semaines
Quatre-vingt-deux pour cent (82 %) des patients ont terminé l’étude de 100 semaines. Le nombre moyen d’injections a été de 21,9 dans le groupe recevant 2 mg d’aflibercept toutes les quatre semaines et 13,6 injections dans le groupe recevant 2 mg d’aflibercept toutes les huit semaines. En raison du plan des études, à compter de la 24e semaine, 5,2 % des patients du groupe recevant 2 mg d’aflibercept toutes les quatre semaines ont reçu 1,8 traitement au laser et 9,8 % des patients du groupe recevant 2 mg d’aflibercept toutes les huit semaines ont reçu 1,5 traitement au laser; 38,0 % des patients traités au laser ont reçu en moyenne 8,8 injections d’aflibercept (2 mg toutes les 8 semaines).
Le changement moyen de la MAVC par rapport au départ a été de +9,4 lettres dans le groupe ayant reçu 2 mg d’aflibercept toutes les huit semaines, +11,4 lettres dans le groupe ayant reçu 2 mg d’aflibercept toutes les quatre semaines et +0,7 lettre dans le groupe témoin (traité au laser) au cours de l’étude VIVIDDME; au cours de l’étude VISTADME, le changement moyen a été de +11,1, +11,5 et +0,9 lettres, respectivement. La proportion des patients chez qui il y a eu une amélioration d’au moins 15 lettres de l’acuité visuelle par rapport au départ au cours de l’étude VIVIDDME a été de 31,1 % dans le groupe ayant reçu 2 mg d’aflibercept toutes les huit semaines, 38,2 % dans le groupe ayant reçu 2 mg d’aflibercept toutes les quatre semaines et 12,1 % dans le groupe témoin (traité au laser); elle a été de 33,1 %, 38,3 % et 13,0 %, respectivement, au cours de l’étude VISTADME.
Au cours de l’étude VIVIDDME, après 100 semaines, la proportion des patients qui avaient gagné au moins 10 lettres de MAVC par rapport au départ était de 49,6 % dans le groupe ayant reçu 2 mg d’aflibercept toutes les huit semaines, 58,1 % dans le groupe ayant reçu 2 mg d’aflibercept toutes les quatre semaines et 25,0 % dans le groupe témoin (traité au laser). Au cours de l’étude VISTADME, les résultats correspondants après 100 semaines étaient respectivement de 59,6 %, 63,6 % et 27,9 %.
Au cours de l’étude VIVIDDME, après 100 semaines, la proportion des patients chez qui il y avait une amélioration d’au moins deux stades sur l’EGRD de l’étude ETDRS par rapport au départ était de 32,6 % dans le groupe ayant reçu 2 mg d’aflibercept toutes les huit semaines, 29,3 % dans le groupe ayant reçu 2 mg d’aflibercept toutes les quatre semaines et 8,2 % dans le groupe témoin (traité au laser). Au cours de l’étude VISTADME, les résultats correspondants après 100 semaines étaient respectivement de 37,1 %, 37,0 % et 15,6 %.
Figure R : Changement moyen de la MAVC (selon le nombre de lettres sur l’échelle ETDRS) après 52 semaines par rapport au départ au cours des études VIVIDDME et VISTADME
Les effets du traitement dans les sous-groupes évaluables (p. ex., âge, sexe, race, taux d’HbA1c au départ, acuité visuelle au départ, traitement antérieur par un anti-VEGF) de chaque étude et selon l’analyse des données réunies correspondaient à ceux observés dans l’ensemble des populations.
Une comparaison des données individuelles des patients à l’aide de la méthode d’appariement des coefficients de propension a été effectuée avec les données de trois études indépendantes. Par cette méthode, des sous-groupes de 179 patients appariés ont été définis à partir des études VIVIDDME et VISTADME groupées (selon un schéma posologique fixe d’aflibercept) et de l’étude Protocol T (selon un schéma posologique flexible basé sur des critères stricts de TCO et de reprise du traitement de la vision). L’analyse par la méthode d’appariement des coefficients de propension a montré que le changement moyen de la MAVC par rapport à la 52e semaine était de 10,9 lettres pour le schéma posologique fixe de 2 mg d’aflibercept toutes les huit semaines (VIVIDDME et VISTADME) et de 13,7 lettres pour le schéma posologique flexible de 2 mg d’aflibercept (Protocol T). 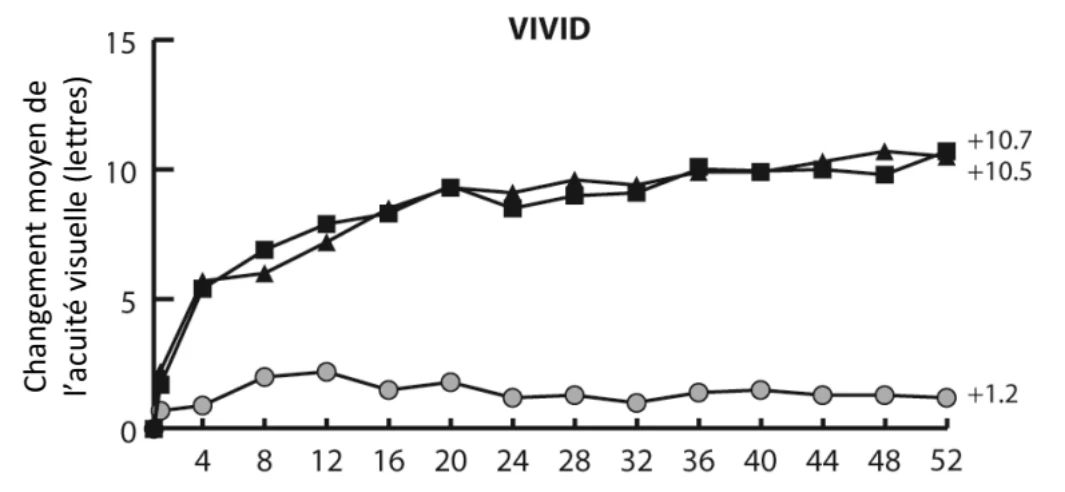
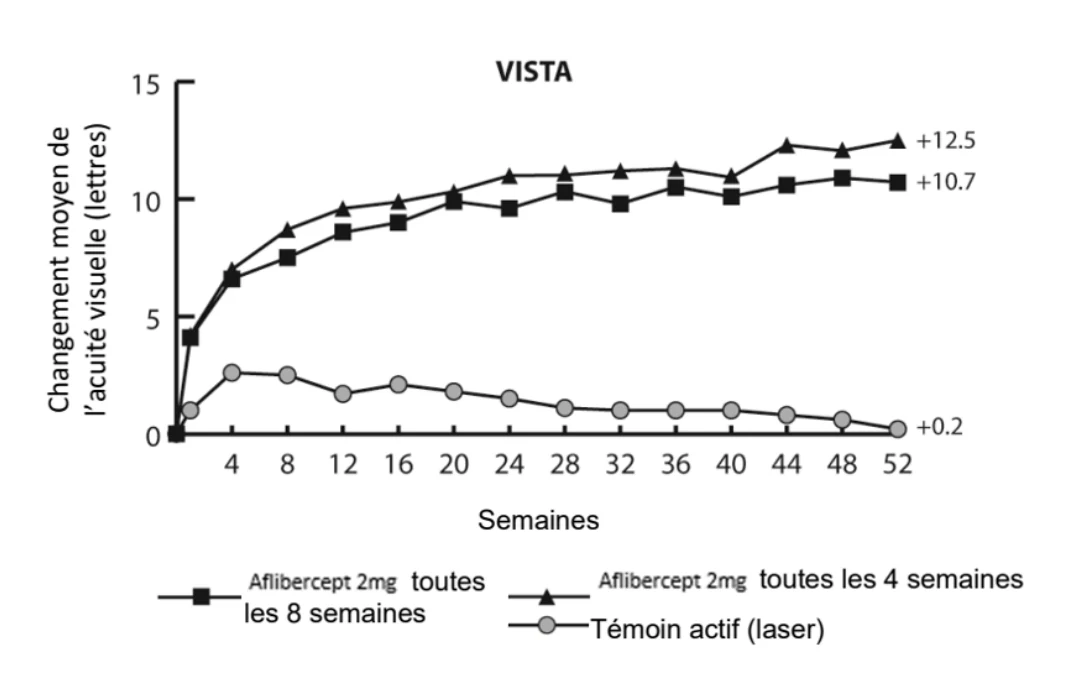 Étude VIOLET
L’étude VIOLET, étude multicentrique, randomisée, ouverte, contrôlée par substance active et d’une durée de 100 semaines, a été menée pour comparer trois schémas posologiques différents de la dose de 2 mg d’aflibercept pour le traitement de l’OMD chez 463 patients après au moins un an d’un traitement amorcé par cinq doses mensuelles consécutives suivies d’injections administrées à des intervalles fixes de deux mois. Les patients admissibles ont été randomisés (dans un rapport de 1:1:1) pour recevoir des injections de 2 mg d’aflibercept administrées au moins toutes les huit semaines et espacées graduellement en fonction de paramètres cliniques et anatomiques, des injections de 2 mg d’aflibercept administrées au besoin, c’est-à-dire si les paramètres cliniques et anatomiques le justifiaient selon un examen effectué toutes les quatre semaines, ou des injections de 2 mg d’aflibercept administrées toutes les huit semaines pendant les deuxième et troisième années du traitement. Dans le groupe chez qui on espaçait les injections, la modification de l’intervalle entre les injections était à la discrétion de l’investigateur et fondée sur des paramètres visuels et anatomiques; on recommandait en général d’allonger l’intervalle de deux semaines à la fois.
Le critère primaire d’évaluation de l’efficacité était le changement de la MAVC à la 52e semaine par rapport au début de l’étude.
Le changement de la MAVC à la 52e semaine par rapport au début de l’étude (critère primaire d’évaluation de l’efficacité) a été de 0,5 ± 6,7 lettres dans le groupe chez qui on espaçait les injections et 1,7 ± 6,8 lettres dans le groupe recevant une injection au besoin, par rapport à 0,4 ± 6,7 lettres dans le groupe recevant une injection toutes les huit semaines. Les changements de la MAVC à la 100e semaine par rapport au début de l’étude étaient : -0,1 ± 9,1 lettres dans le groupe chez qui on espaçait les injections et 1,8 ± 9,0 lettres dans le groupe recevant une injection au besoin, par rapport à 0,4 ± 6,7 lettres dans le groupe recevant une injection toutes les huit semaines. Le nombre moyen d’injections pendant les 100 semaines a été de 12,3 dans le groupe recevant une injection toutes les huit semaines, 10,0 dans le groupe chez qui on espaçait les injections et 11,5 dans le groupe recevant une injection au besoin.
Traitement de la NVC myopique
On a évalué l’innocuité et l’efficacité de l’aflibercept chez les sujets présentant une néovascularisation choroïdienne attribuable à une myopie pathologique (NVC myopique) au cours d’une étude de phase III multicentrique, randomisée, en groupes parallèles, à double insu et contrôlée par traitement factice menée au Japon, à Hong Kong, à Singapour, à Taïwan et en Corée du Sud (voir Tableau 19).
Cent vingt-deux (122) sujets ont été répartis au hasard dans un rapport de 3:1 pour recevoir l’aflibercept ou le traitement factice (91 l’aflibercept et 31, le traitement factice). Les patients du groupe traité par l’aflibercept ont reçu une injection au départ. Ils ont reçu des injections supplémentaires, en cas de persistance ou de récurrence de la NVC, au moment des consultations mensuelles, jusqu’à la 44e semaine. Les patients du groupe témoin ont reçu une injection factice au départ. Chez les patients de ce groupe, on a procédé à une évaluation des critères de reprise du traitement pour maintenir l’insu, mais aucune injection du médicament actif n’a été administrée, indépendamment du résultat de cette évaluation. On a évalué la MAVC des patients à intervalles de 4 semaines à l’aide de l’échelle ETDRS à 4 mètres. À la 24e semaine, après une évaluation du critère primaire d’évaluation de l’efficacité, les patients du groupe recevant le traitement factice devaient obligatoirement recevoir une injection d’aflibercept; ils recevaient par la suite une injection d’aflibercept (en cas de persistance ou de récurrence de la maladie) ou une injection factice toutes les quatre semaines.
Au total, 14 sujets ont abandonné l’étude avant la 24e semaine, soit huit (8,8 %) dans le groupe traité par l’aflibercept et 6 (19,4 %) dans le groupe recevant le traitement factice. De la 24e à la 48e semaine, on a abandonné le traitement chez cinq sujets (5,5 %) dans le groupe traité par l’aflibercept et un sujet (3,2 %) dans le groupe recevant le traitement factice + l’aflibercept.
La majorité des patients étaient des femmes (76,0 %) et des Japonais (74,4 %), et la moyenne d’âge des patients était de 58,2 ans (échelle de 27 à 83 ans). Une NVC classique était présente chez 98,3 % des patients et la durée de la maladie était de moins de deux mois chez 80,2 % des patients. La longueur axiale moyenne était de 28,7 mm (écart type de 1,6 mm). Chez 97 % des patients, la MAVC était de plus de 20/200 (≥ 35 lettres) au départ et, dans les deux groupes, le score moyen de MAVC au départ était d’environ 56,5 lettres.
Globalement, les patients du groupe traité par l’aflibercept ont reçu un nombre médian d’injections de 3,0 (échelle de 1 à 12) pendant les 48 semaines de l’étude.
Le critère primaire d’évaluation de l’efficacité était le changement moyen de l’acuité visuelle à la 24e semaine par rapport au départ.
Le critère d’évaluation secondaire de confirmation était la proportion des patients qui avaient gagné au moins 15 lettres de MAVC par rapport au départ à la 24e semaine.
Tableau 19 – Résumé des données démographiques dans les études cliniques sur la NVC myopique Étude Plan de l’étude Posologie, voie
d’administration et durée
Sujets (n) Âge moyen
(tranche d’âge)
Sexe
MYRROR multicentrique,
randomisée, en groupes
parallèles, à
double insu et contrôlée par traitement factice
Injection
intravitréenne
Aflibercept à raison
de 2 mg le 1er jour, puis aflibercept à raison de 2 mg ou traitement factice si les critères de reprise du traitement de l’étude étaient
satisfaits
Injection factice
toutes les 4 semaines jusqu’à la 20e
semaine, aflibercept à raison de 2 mg la 24e
semaine, puis
aflibercept à raison de 2 mg ou injection factice si les critères de reprise du
traitement de l’étude étaient satisfaits Étude de 48 semaines
Aflibercept :
n= 91
Traitement
factice :
n= 31
58,2 (27-83 ans) Hommes : 24,6 %
Femmes : 75,4 % Les résultats obtenus après 24 semaines au cours de l’étude MYRROR démontrent que l’aflibercept est statistiquement supérieur aux injections factices tant pour ce qui est du critère d’évaluation primaire que du critère d’évaluation secondaire de confirmation (Tableau 20). Dans le groupe traité par l’aflibercept, le changement moyen de la MAVC se maintenait après 48 semaines (Figure S).
Tableau 20 : Résultats relatifs à l’efficacité à la semaine 24 (analyse primaire) au cours de l’étude MYRROR (EAI avec RDO)
Critères d’évaluation de l’efficacité 24 semaines
Aflibercept 2mg Traitement factice
(N = 90) (N = 31)
Changement moyen de la MAVC par rapport 12,1 (8,3) -2,0 (9,7) au départ selon le nombre de lettres sur
l’échelle ETDRS (ÉT)
Différence de la moyenne des MCa,b 14,1
(IC à 95 %) (10,8, 17,4)
Valeur pd p < 0,0001
Proportion des patients ayant gagné au moins 38,9% 9,7%
15 lettres de MAVC par rapport au départ
Différence pondérée a,c 29,2%
(IC à 95 %) (14,4, 44,0)
Valeur pd p = 0,0001
a Groupe ayant reçu 2 mg d’aflibercept moins groupe ayant reçu le traitement factice à la 24e semaine. b Différence de la moyenne des MC et IC de 95 % fondés sur un modèle d’analyse de covariance dans lequel le groupe traité et le pays (désignations de pays) sont des effets fixes et la MAVC au départ est une covariable
c Différence et IC de 95 % calculés au moyen du test de Cochran-Mantel-Haenszel (CMH) corrigé en fonction du pays (désignations de pays)
d Pour contrôler le taux d’erreur de type 1 lors d’une séquence de tests, on a confirmé les critères d’évaluation secondaire seulement si on pouvait rejeter l’hypothèse nulle pour le critère d’évaluation principal
RDO : report de la dernière observation; MAVC : meilleure acuité visuelle corrigée; ETDRS : Early Treatment Diabetic Retinopathy Study; ÉT : écart type; moyenne des MC : moyennes des moindres carrés selon l’analyse de covariance; IC : intervalle de confiance
À la 48e semaine, l’amélioration moyenne de la MAVC par rapport au départ était de +13,5 lettres dans le groupe ayant reçu l’aflibercept et de +3,9 lettres le groupe recevant le traitement factice + l’aflibercept. À la 48e semaine, la proportion des patients qui avaient gagné au moins 15 lettres de MAVC par rapport au départ était de 50,0 % dans le groupe ayant reçu l’aflibercept et de 29,0 % dans le groupe ayant initialement reçu les injections factices.
Figure S : Changement moyen de l’acuité visuelle par rapport au départ après 48 semaines en fonction du groupe traité de l’étude MYRROR (ensemble d’analyse intégral, report de la dernière observation)
14.3 Immunogénicité
On a mesuré l’immunogénicité dans des échantillons de sérum. Les données sur l’immunogénicité témoignent du pourcentage des patients chez qui on a jugé que l’immunodosage des anticorps dirigés contre aflibercept avait donné un résultat positif, et dépendent fortement de la sensibilité et de la spécificité des dosages.
Au cours des études de phase III, l’incidence de la réactivité immunitaire à aflibercept avant le traitement a été d’environ 1 à 3 % dans tous les groupes traités. Après l’administration d’aflibercept pendant jusqu’à 96 semaines (forme humide de la DMLA), 52 semaines (OVCR et OBVR), 100 semaines (OMD) et 48 semaines (NVC myopique), on a retrouvé des anticorps dirigés contre aflibercept chez un pourcentage similaire de patients. Au cours des études sur la forme humide de la DMLA, l’OVCR, l’OBVR, l’OMD et la NVC myopique, l’efficacité et l’innocuité ont été les mêmes en présence et en l’absence de réactivité immunitaire.
Dans l’étude de phase III sur la rétinopathie des prématurés, l’immunogénicité a été mesurée avant et après le traitement par aflibercept à 0,4 mg à la semaine 12. La présence d’anticorps dirigés contre aflibercept a été signalée chez un patient (1 %) sur 75 à la semaine 12.
Dans l’ensemble, le risque d’immunogénicité significative du traitement par aflibercept semble très faible.
15 MICROBIOLOGIE
Aucun renseignement microbiologique n’est requis sur ce médicament.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : On a observé une érosion et une ulcération de l’épithélium respiratoire des cornets nasaux de singes ayant reçu l’aflibercept par voie intravitréenne à des doses de 2 ou 4 mg par œil. Chez les singes, à la dose sans effet nocif observé (DSENO) de 0,5 mg par œil, l’exposition systémique (ASC) était 56 fois plus élevée que celle observée chez l’humain après l’administration 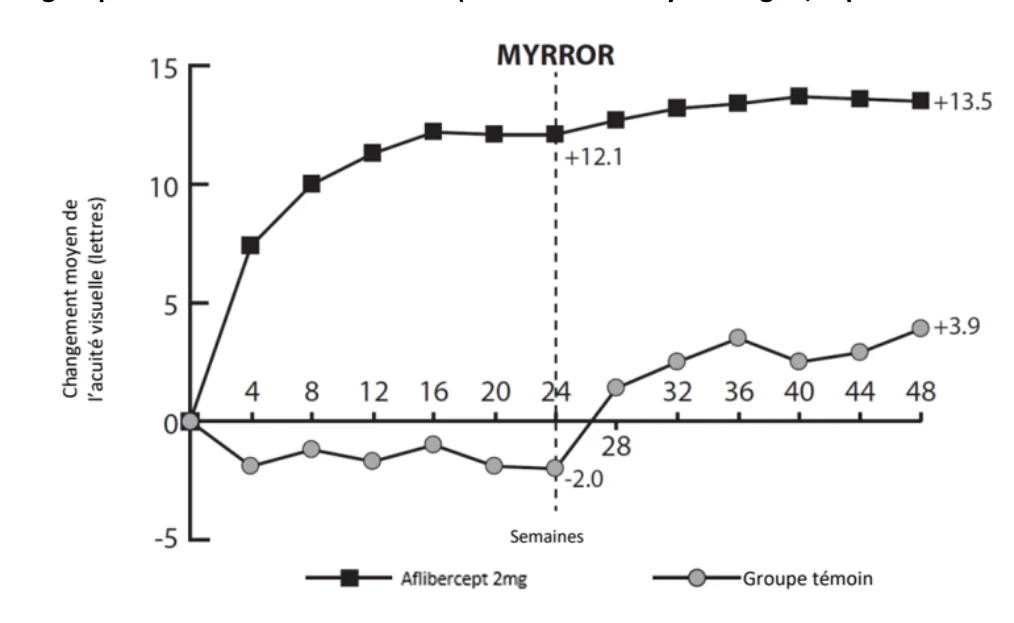 intravitréenne d’une dose de 2 mg.
Toxicité chronique : Au cours des études non cliniques de toxicité chronique, on a observé des effets uniquement à des degrés d’exposition systémique considérablement plus élevés que l’exposition maximale chez l’humain produite par l’administration intravitréenne de la dose clinique voulue. Ces effets ont donc peu de portée clinique.
Carcinogénicité : On n’a pas mené d’études sur le pouvoir carcinogène de l’aflibercept.
Toxicité pour la reproduction et le développement : Les effets sur la fertilité des mâles et des femelles ont été évalués au cours d’une étude de six mois menée sur des singes ayant reçu par voie intraveineuse des doses hebdomadaires d’aflibercept de 3 à 30 mg/kg. À toutes les doses, on a observé une absence de menstruations ou des menstruations irrégulières associées à des altérations des taux d’hormones de la reproduction chez les femelles, et des modifications de la morphologie et de la mobilité des spermatozoïdes chez les mâles. Chez les femelles, on a en outre observé une réduction du poids des ovaires et de l’utérus accompagnée d’une altération du développement lutéal et d’une réduction du nombre de follicules en voie de maturation. Ces changements étaient en corrélation avec une atrophie utérine et vaginale. On n’a pas cerné de DSENO. L’administration intraveineuse de la plus faible dose d’aflibercept évaluée chez le singe (3 mg/kg) a produit une exposition systémique (ASC) environ 1 500 plus élevée que celle observée chez l’humain après l’administration intravitréenne d’une dose de 2 mg. Toutes les modifications ont disparu dans les 20 semaines suivant l’arrêt du traitement.
Au cours d’une étude sur le développement embryofœtal, l’administration d’aflibercept par voie intraveineuse (3 à 60 mg/kg) à des lapines gravides a produit une toxicité embryofœtale. La DSENO chez la mère a été de 3 mg/kg. À cette dose, l’exposition systémique était environ 2 000 et 600 fois plus élevée que celle observée chez l’humain après l’administration intravitréenne d’une dose de 2 mg, selon la Cmax et l’ASC de l’aflibercept libre, respectivement.
Au cours d’une étude du développement embryofœtal sur des lapines gravides, l’aflibercept a produit une toxicité embryofœtale quand il avait été administré par voie intraveineuse tous les trois jours pendant l’organogenèse à des doses d’au moins 3 mg par kg (3 à 60 mg/kg), ou tous les six jours par voie sous-cutanée à des doses d’au moins 0,1 mg par kilogramme. Les effets indésirables sur le développement embryofœtal ont été comme suit : augmentation de l’incidence des pertes post- implantation et des malformations fœtales, dont anasarque, hernie ombilicale, hernie diaphragmatique, gastroschisis, fente palatine, ectrodactylie, atrésie intestinale, spina-bifida, encéphaloméningocèle, importantes anomalies cardiovasculaires et malformations du squelette (vertèbres, sternèbres et côtes soudées, arcs vertébraux et côtes flottantes surnuméraires et ossification incomplète). Au cours de ces études, la DSENO chez la mère a été de 3 mg par kg. L’aflibercept a produit des malformations fœtales à toutes les doses évaluées chez le lapin et la DSENO chez le fœtus a été de moins de 0,1 mg par kg. L’administration de la plus faible dose évaluée chez le lapin (0,1 mg par kg) a produit une exposition systémique (ASC) environ dix fois plus élevée que celle observée chez l’humain après l’administration intravitréenne d’une seule dose de 2 mg.
Mutagenèse : On n’a pas mené d’études sur le pouvoir mutagène de l’aflibercept.
17
MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1.
EYLEAMD, Solution pour injection intravitréenne à 2 mg/0,05 ml, Monographie de produit, Bayer
Inc., Numéro de contrôle : 278211, Date de révision : 2 mai 2025.