


Monographie de produit - Ranopto
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
Sans objet.
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS MAJEURES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE ........................................ 2
TABLE DES MATIÈRES ...................................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .......................................... 4
1 INDICATIONS ................................................................................................................ 4
1.1 Enfants ......................................................................................................................... 4
1.2 Personnes âgées .......................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.1 Considérations posologiques ....................................................................................... 5
4.2 Dose recommandée et ajustement posologique ........................................................ 5
4.4 Administration ............................................................................................................. 7
4.5 Dose oubliée .............................................................................................................. 10
5 SURDOSAGE ............................................................................................................... 10
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT .................................................................................................. 10
7 MISES EN GARDE ET PRECAUTIONS ........................................................................... 11
7.1 Cas particuliers ........................................................................................................... 13
7.1.1 Grossesse ................................................................................................................... 13
7.1.2 Allaitement ................................................................................................................ 13
7.1.3 Enfants ....................................................................................................................... 14
7.1.4 Personnes âgées ........................................................................................................ 14
8 EFFETS INDÉSIRABLES ................................................................................................ 14
8.1 Aperçu des effets indésirables ................................................................................... 14
8.2 Effets indésirables observées dans les essais cliniques ............................................. 15
8.3 Effets indésirables peu courants observées au cours des essais cliniques ............... 56
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives .............. 59
8.5 Effets indésirables signalés après la commercialisation du produit ......................... 60
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 61
9.2 Aperçu des interactions médicamenteuses .............................................................. 61
9.4 Interactions médicament-médicament ..................................................................... 62
9.5 Interactions médicament-aliments ........................................................................... 62
9.6 Interactions médicament-plantes médicinales ......................................................... 62
9.7 Interactions médicament-épreuves de laboratoire .................................................. 62
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 62
10.1 Mode d’action ............................................................................................................ 62
10.2 Pharmacodynamie ..................................................................................................... 62
10.3 Pharmacocinétique .................................................................................................... 63
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................ 64
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ...................................................... 64
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .............................................................................. 65
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 65
14 ESSAIS CLINIQUES ...................................................................................................... 66
14.5 Essais cliniques – Médicament biologique de référence .......................................... 66
15 MICROBIOLOGIE ........................................................................................................ 90
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 90
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE .......................................................... 99
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS ................................ 100
RanoptoMC (ranibizumab) est un médicament biologique biosimilaire à LUCENTISMD. Ranopto (ranibizumab injectable) est un biosimilaire de Lucentis (ranibizumab injectable). Un biosimilaire est un médicament biologique qui a été homologué en vertu de sa similarité démontrée avec une version antérieure approuvée par Santé Canada, version connue comme étant le médicament biologique de référence.
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Les indications ont été accordées en fonction de la similarité entre Ranopto et le médicament biologique de référence LUCENTISMD.
Ranopto (ranibizumab injectable) est indiqué chez l’adulte pour :
- le traitement de la forme néovasculaire (humide) de la dégénérescence maculaire liée à l’âge (DMLA);
- le traitement de la déficience visuelle due à un œdème maculaire diabétique (OMD);
- le traitement de la déficience visuelle due à un œdème maculaire secondaire à une occlusion veineuse rétinienne (OVR);
- le traitement de la déficience visuelle due à une néovascularisation choroïdienne (NVC) secondaire à une myopie pathologique (MP);
- le traitement de la déficience visuelle due à une néovascularisation choroïdienne (NVC) secondaire à une maladie oculaire autre que la DMLA ou la MP, y compris, sans s'y limiter, stries angioïdes, rétinochoroïdopathie post-inflammatoire, choriorétinopathie séreuse centrale ou choriorétinopathie idiopathique.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n’est requis chez les personnes âgées.
2 CONTRE-INDICATIONS
Ranopto est contre-indiqué chez :
- Les patients qui présentent une hypersensibilité au produit, à un ingrédient de la préparation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, voir la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Les patients présentant une infection oculaire ou périoculaire active ou suspectée.
- Les patients présentant une inflammation intraoculaire active.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
La fiole à usage unique est réservée exclusivement à la voie intravitréenne. Faire plus d’une injection à partir de la même fiole peut entraîner une contamination du produit et une infection oculaire subséquente. Ranopto (ranibizumab injectable) ne contient aucun agent de conservation (voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT).
Ranopto (ranibizumab injectable) doit être administré par un ophtalmologiste qualifié ayant l'expérience des injections intravitréennes.
4.2 Dose recommandée et ajustement posologique
La dose recommandée de Ranopto chez les adultes est de 0,5 mg et est administrée en une injection intravitréenne unique. Cette dose correspond à un volume injecté de 0,05 mL. L’intervalle entre deux doses ne doit pas être inférieur à 1 mois.
Traitement de la forme néovasculaire (humide) de la DMLA
On recommande d’administrer Ranopto à 0,5 mg par injection intravitréenne 1 fois par mois. On peut réduire le traitement à une injection tous les 3 mois après les 3 premières injections si l’administration mensuelle n’est pas possible. Comparativement au traitement mensuel, une administration aux 3 mois mènera à une perte relative d’environ 5 lettres (1 ligne) d’acuité visuelle au cours des 9 mois suivants. Les patients doivent être évalués régulièrement.
Le traitement par Ranopto commence par une phase d’induction avec 1 injection par mois pendant 3 mois consécutifs, suivie d'une phase de maintien au cours de laquelle l'acuité visuelle des patients sera contrôlée de façon régulière. Si le patient présente une perte d'acuité visuelle de plus de 5 lettres (échelle ETDRS [Early Treatment Diabetic Retinopathy Study] ou équivalent d'une ligne sur l'échelle de Snellen) ou en présence d’une preuve clinique ou diagnostique de l’activité de la maladie, Ranopto doit être administré.
Traitement de la déficience visuelle due à un OMD
Le traitement doit être administré 1 fois par mois jusqu’à l’atteinte de l’acuité visuelle maximale, confirmée par l’obtention de résultats démontrant une acuité visuelle stable lors de 3 évaluations mensuelles consécutives réalisées au cours du traitement par Ranopto.
Par la suite, le patient doit faire l’objet d’une évaluation mensuelle de l’acuité visuelle.
Il faut recommencer le traitement au moyen d’injections mensuelles lorsque le suivi révèle une baisse de l’acuité visuelle due à un OMD et le poursuivre jusqu’à l’atteinte d’une acuité visuelle stable confirmée par 3 évaluations mensuelles consécutives.
Ranopto et la photocoagulation au laser pour le traitement de l'OMD
Lors des essais cliniques, on a administré le ranibizumab en concomitance avec la photocoagulation au laser, ainsi qu'à des patients qui avaient déjà été soumis à une photocoagulation au laser. Lorsque les deux traitements sont administrés le même jour, Ranopto doit être injecté au moins 30 minutes après la photocoagulation au laser.
Traitement de la déficience visuelle due à un œdème maculaire secondaire à une OVR
Le traitement doit être administré 1 fois par mois jusqu’à l’atteinte de l’acuité visuelle maximale, confirmée par l’obtention de résultats démontrant une acuité visuelle stable lors de 3 évaluations mensuelles consécutives réalisées au cours du traitement par Ranopto.
Par la suite, le patient doit faire l’objet d’une évaluation mensuelle de l’acuité visuelle.
Il faut recommencer le traitement au moyen d’injections mensuelles lorsque le suivi révèle une baisse de l’acuité visuelle due à un œdème maculaire secondaire à une OVR et le poursuivre jusqu’à l’atteinte d’une acuité visuelle stable confirmée par 3 évaluations mensuelles consécutives.
Ranopto et la photocoagulation au laser pour le traitement de l’OBVR
Ranopto peut être administré sans danger en concomitance avec la photocoagulation au laser. Lorsque les deux traitements sont administrés le même jour, RANOPTO doit être injecté au moins 30 minutes après la photocoagulation au laser.
Traitement de la déficience visuelle due à une NVC secondaire à une MP
Le traitement s’amorce par une seule injection.
On recommande d’administrer une nouvelle injection lorsque le suivi révèle des signes d’activité de la maladie (p ex., baisse de l’acuité visuelle et/ou signes d’activité lésionnelle).
Les méthodes de surveillance de l’activité de la maladie peuvent comprendre un examen clinique, une tomographie par cohérence optique (TCO) ou une angiographie à la fluorescéine (AF).
Bien que de nombreux patients n’aient besoin que d’une ou de deux injections au cours de la première année, d’autres pourraient nécessiter des injections plus fréquentes (voir 14 ESSAIS CLINIQUES). On recommande donc d’effectuer des examens de suivis tous les mois au cours des deux premiers mois de traitement, puis au moins tous les trois mois pendant le reste de la première année. Par la suite, la fréquence de ces examens doit être déterminée par le médecin traitant.
On ne dispose d’aucune donnée clinique sur l’emploi concomitant de ranibizumab et d’autres médicaments ou interventions médicales chez des patients atteints de myopie pathologique.
Les données sur l’administration du ranibizumab à des patients préalablement soumis à une TPD à la vertéporfine sont limitées.
Traitement de la déficience visuelle due à une NVC
Le traitement s’amorce par une seule injection.
On recommande d’administrer une nouvelle injection lorsque le suivi révèle des signes d’activité de la maladie (p ex., baisse de l’acuité visuelle et/ou signes d’activité lésionnelle).
Les méthodes de surveillance de l’activité de la maladie peuvent comprendre un examen clinique, une tomographie par cohérence optique (TCO) ou une angiographie à la fluorescéine (AF).
Une surveillance étroite est recommandée; le médecin traitant devra en déterminer la fréquence.
4.4 Administration
Comme pour tous les médicaments administrés par voie parentérale, RANOPTO doit être inspecté visuellement avant son administration pour vérifier l’absence de particules ou de tout changement de couleur.
La procédure d'injection doit être suivie en conditions d'asepsie, comprenant la désinfection chirurgicale des mains, le port de gants stériles, l'utilisation d'un champ et d'un spéculum ophtalmologique stériles (ou l’équivalent). Par mesure de précaution, l’équipement pour effectuer une paracentèse stérile devrait être disponible. Les antécédents médicaux du patient relatifs aux réactions d'hypersensibilité doivent être attentivement évalués avant de procéder à l'administration intravitréenne (voir 2 CONTRE-INDICATIONS). Une anesthésie appropriée et un antibactérien local à large spectre pour désinfecter la peau autour de l'œil, la paupière et la surface oculaire, doivent être administrés avant l'injection, conformément aux lignes directrices locales.
Les fioles sont réservées à l’usage unique. Après l’injection, tout produit non utilisé doit être éliminé.
Les fioles sont stériles. On ne doit pas utiliser une fiole dont l’emballage est endommagé. La stérilité du produit ne peut être garantie que si le sceau de sécurité demeure intact. Ne pas utiliser si la solution est décolorée ou trouble, ou si elle contient des particules.
Il faut suivre à la lettre les directives suivantes lors de la préparation de Ranopto en vue de son administration intravitréenne chez les adultes :
A. 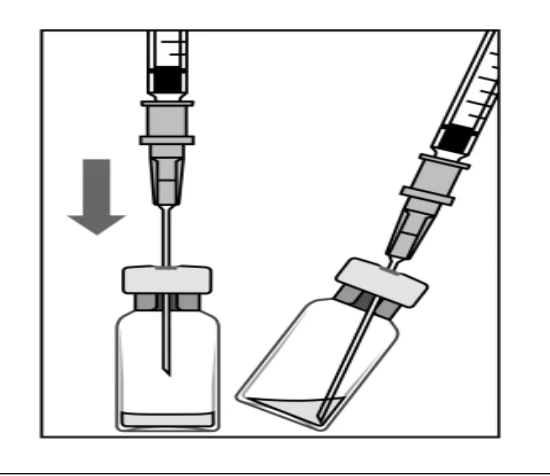 |
|
B 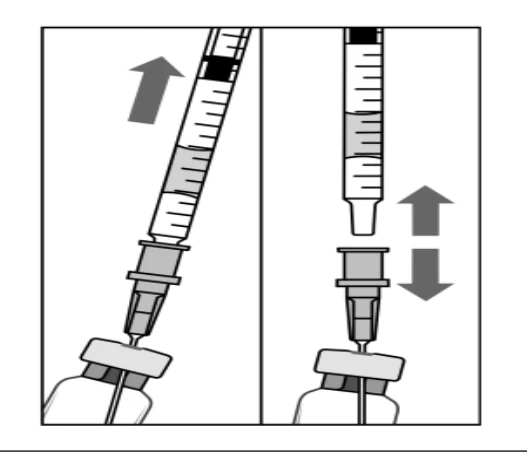 |
|
| C |
Remarque : Tenir l’aiguille pour injection par son |
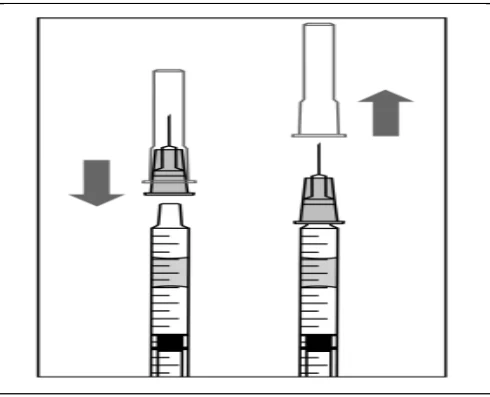 | raccord lors du retrait du capuchon. |
D 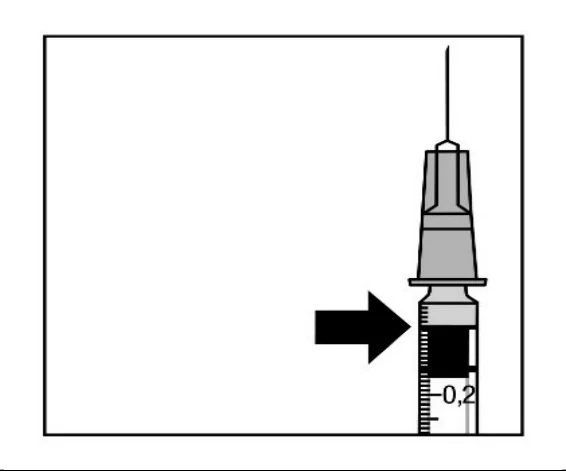 |
Remarque : Ne pas essuyer l’aiguille pour injection. Ne pas rétracter le piston. |
| E |
Jetez la seringue usagée munie de son aiguille dans un contenant pour objets pointus et tranchants ou conformément à la réglementation locale en vigueur. |
4.5 Dose oubliée
Sans objet.
5 SURDOSAGE
Ranopto (ranibizumab injectable) devant être administré par un ophtalmologiste qualifié ayant l'expérience des injections intravitréennes, le risque de surdosage est très faible. Des cas de surdosage accidentel (injection de volumes supérieurs au volume recommandé de 0,05 mL de ranibizumab) ont été rapportées au cours des essais cliniques et de la période post-commercialisation. Les effets indésirables le plus fréquemment associés à ces cas signalés de surdosage sont une hausse de la pression intraoculaire et la douleur oculaire. En cas de surdosage, la pression intraoculaire doit être surveillée et traitée, si l’ophtalmologiste présent le juge nécessaire.
| Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région. |
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Afin d’assurer la traçabilité des médicaments biologiques, y compris les médicaments biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner tant le nom commercial que la dénomination générique (ingrédient actif), de même que d’autres identificateurs distinctifs du produit tels que l’identification numérique de la drogue (DIN) et le numéro de lot du produit délivré.
Tableau 1 : Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique / Teneurs | Ingrédients non médicinaux |
|---|---|---|
| Injection intravitréenne | Solution stérile / 10 mg/mL (2,3 mg/0,23 mL/fiole) | α,α-tréhalose dihydraté; chlorhydrate d’histidine monohydraté; histidine; polysorbate 20; eau pour préparations injectables. |
Ranopto (ranibizumab injectable) est une solution aqueuse stérile, exempte d’agent de conservation, limpide, incolore à jaune pâle pour injection.
Conditionnement
Fiole à usage unique (en verre incolore de type I) muni d’un bouchon de caoutchouc chlorobutyle contenant 2,3 mg de ranibizumab dans 0,23 mL de solution pour injection. Chaque emballage contient une fiole.
7 MISES EN GARDE ET PRECAUTIONS
Généralités
Le traitement par Ranopto (ranibizumab injectable) doit être exclusivement administré par injection intravitréenne.
Conduite de véhicules et utilisation de machines
Le traitement par le Ranopto peut entraîner des troubles visuels temporaires pouvant affecter l'aptitude à conduire des véhicules ou à utiliser des machines (voir 8 EFFETS INDÉSIRABLES). Les patients qui présentent de tels signes ne doivent pas conduire de véhicules ni utiliser de machines jusqu'à la disparition de ces troubles visuels temporaires.
Système immunitaire
Hypersensibilité
Avec RANOTPO, comme avec toutes les protéines thérapeutiques, il existe un risque d’immunogénicité. En cas d’aggravation d’une inflammation intraoculaire, les patients doivent être informés de la nécessité de signaler cette aggravation qui peut être un signe clinique de la formation d’anticorps intraoculaires. En théorie, il existe un risque de réactions d’hypersensibilité, dont des réactions anaphylactiques/anaphylactoïdes ou un œdème de Quincke, pouvant survenir lors de l’utilisation du ranibizumab. (voir 14.5 Essais cliniques – Médicament biologique de référence )
Fonction visuelle
Endophtalmies et décollements de la rétine
Les injections intravitréennes, y compris celles de Ranopto, ont été associées à des endophtalmies, des inflammations intraoculaires, la présence d’hypopion, des décollements rhegmatogènes de la rétine, des déchirures de la rétine et des cataractes traumatiques iatrogènes (voir 8 EFFETS INDÉSIRABLES). Des techniques d'injection aseptiques appropriées doivent toujours être utilisées lors de l'administration du ranibizumab. De plus, les patients doivent être surveillés au cours de la semaine suivant l'injection pour permettre un traitement précoce en cas d'infection. Les patients doivent être informés que tout symptôme évocateur d'une endophtalmie ou de l'un des événements mentionnés ci-dessus doit être signalé sans délai.
Augmentations de la pression intraoculaire
Des élévations temporaires de la pression intraoculaire (PIO) ont été observées dans les 60 minutes suivant l'injection de Ranopto (voir 8 EFFETS INDÉSIRABLES).
On a également signalé des cas d’élévations prolongées de la PIO. Par conséquent, la pression intraoculaire ainsi que la perfusion de la tête du nerf optique doivent être surveillées et prises en charge de manière appropriée. La surveillance peut consister en une vérification de la perfusion du disque du nerf optique immédiatement après l’injection et/ou en une tonométrie dans les 30 minutes suivant l’injection.
Ranopto n'a pas été étudié chez les patients ayant précédemment reçu d’autres types d’injections intravitréennes. Ranopto ne doit pas être administré de façon concomitante avec d’autres inhibiteurs du VEGF (à action générale ou oculaire).
Traitement bilatéral et populations pour lesquelles les données sont limitées
Les données disponibles ne semblent pas indiquer que le traitement bilatéral serait associé à un risque accru d’effets indésirables généraux. L'efficacité du traitement par Ranopto administré simultanément dans les deux yeux n'a pas été étudiée.
Ranopto n’a pas fait l’objet d’évaluations chez les patients qui présentent des affections oculaires concomitantes telles qu’un décollement de la rétine ou un trou maculaire.
Des études post-commercialisation nous ont permis d'obtenir une expérience supplémentaire sur un nombre limité de patients qui ont déjà présenté une OVR et des patients atteints de la forme ischémique de l’occlusion de branche veineuse rétinienne (OBVR) et de la forme ischémique de l’occlusion de la veine centrale de la rétine (OVCR). Le traitement des patients atteints d’OVR qui présentent des signes cliniques de détérioration de la fonction visuelle d’origine ischémique irréversible n’est pas recommandé.
Fonction rénale
L’exposition systémique au ranibizumab peut être accrue chez les patients atteints d’insuffisance rénale (voir 10.3 Pharmacocinétique). La signification clinique d’une exposition systémique accrue au ranibizumab n’a pas été établie.
Santé reproductive : risque pour les femmes et les hommes
Fertilité
Il n’existe aucune donnée sur la fertilité.
Risque tératogène
Les femmes aptes à procréer doivent utiliser une contraception efficace pendant le traitement.
Effets généraux
Effets thromboemboliques
Même si la fréquence des réactions thromboemboliques artérielles était faible lors des essais cliniques sur le ranibizumab, il existe un risque potentiel de réactions thromboemboliques artérielles à la suite de l’administration intravitréenne d’inhibiteurs du VEGF. Les réactions thromboemboliques artérielles se définissent comme suit : accident vasculaire cérébral non fatal, infarctus du myocarde non fatal ou décès d’origine vasculaire (y compris les décès dont la cause est inconnue). Le risque d’accident vasculaire cérébral peut être plus marqué chez les patients présentant des facteurs de risque connus, notamment des antécédents d’accident vasculaire cérébral ou d’accident ischémique transitoire (voir 8 EFFETS INDÉSIRABLES). Par conséquent, le médecin de ces patients doit les évaluer minutieusement pour s’assurer que le traitement par Ranopto est approprié et que le bienfait l’emporte sur le risque potentiel. Les patients qui éprouvent une réaction thromboembolique lors de leur traitement par Ranopto doivent faire l’objet d’une évaluation minutieuse de la part de leur médecin qui déterminera si la poursuite du traitement par Ranopto est appropriée, à savoir si le bienfait pour le patient l’emporte sur le risque.
Hémorragies non oculaires
Des cas d’hémorragie non oculaire ont été signalés après l’injection intravitréenne d’inhibiteurs du VEGF, y compris Ranopto, dans le cadre d’essais cliniques menés auprès d’adultes et de nourissons prématurés atteints de RDP (voir 8 EFFETS INDÉSIRABLES) ; il est possible que ces hémorragies soient liées à l’inhibition du VEGF.
L’emploi de Ranopto n’a pas été étudié chez les patients qui présentent une infection générale évolutive.
7.1 Cas particuliers
7.1.1 Grossesse
Il n’existe aucune donnée clinique sur l’exposition au Ranopto durant la grossesse.
Les résultats d'études menées chez le macaque de Buffon n'ont pas révélé d'effets néfastes directs ou indirects sur la grossesse ou le développement de l’embryon ou du fœtus (voir 16 TOXICOLOGIE NON CLINIQUE). Après l’administration oculaire, l’exposition générale au ranibizumab est faible, mais Ranopto doit être considéré comme ayant un potentiel tératogène, embryotoxique et fœtotoxique en raison de son mode d’action. Par conséquent, Ranopto ne doit pas être utilisé pendant la grossesse sauf si le bienfait prévisible pour la mère l’emporte sur le risque pour le fœtus. On recommande aux femmes traitées par le ranibizumab qui désirent tomber enceintes d’attendre qu’au moins 3 mois se soient écoulés après la dernière dose de Ranopto avant de concevoir un enfant.
7.1.2 Allaitement
Selon les données limitées dont on dispose, le ranibizumab est présent dans le lait maternel humain à la suite de l’administration intravitréenne de ranibizumab chez les femmes qui allaitent et pourrait entraîner la suppression des taux de VEGF dans le lait maternel. On ne connaît pas les effets de la suppression des taux de VEGF dans le lait maternel sur le nourrisson allaité ni ceux du ranibizumab sur la production ou l’excrétion du lait maternel. Par mesure de précaution, l'allaitement n’est pas recommandé durant l’utilisation de Ranopto.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucun ajustement posologique n’est requis chez les personnes âgées.
8 EFFETS INDÉSIRABLES
Les profils des effets indésirables aux médicaments signalés dans les études cliniques qui ont comparé Ranopto au médicament biologique de référence se sont révélés comparables. La description des effets indésirables dans cette section repose sur l’expérience clinique obtenue avec le médicament biologique de référence.
8.1 Aperçu des effets indésirables
Les événements indésirables graves liés à la procédure d'injection comprennent des endophtalmies, des décollements rhegmatogènes de la rétine, des déchirures rétiniennes et des cataractes traumatiques iatrogènes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction visuelle).
Les autres événements oculaires graves observés chez les patients traités par le ranibizumab comprennent des inflammations intraoculaires (à une fréquence variant de 3,3 % à 11,7 % durant les essais sur la DMLA néovasculaire) et des élévations de la pression intraoculaire (à une fréquence variant de 6,6 % à 18,8 % lors des essais sur la DMLA néovasculaire) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction visuelle).
Dans l’ensemble, les événements oculaires et non oculaires observés durant les essais sur l'OMD, l’OVR, la MP et la NVC montraient une fréquence et une gravité comparables à ceux qui sont survenus lors des essais sur la DMLA néovasculaire.
Dans l'essai RESOLVE, portant sur le traitement de l'OMD, tous les effets indésirables graves, tant oculaires que non oculaires, signalés chez des sujets traités par le ranibizumab (données totalisées) étaient assortis d'une fréquence < 1 %, à l'exception de l'endophtalmie et de l'hypoglycémie, observées l'une comme l'autre chez 2,0 % des patients sous ranibizumab. Outre les manifestations signalées précédemment, les effets oculaires graves notés chez les patients traités par le ranibizumab pendant l'essai RESOLVE sont l'occlusion de l'artère rétinienne, l'ischémie rétinienne et l'hémorragie vitréenne. Lors de l'essai RESTORE, le seul effet indésirable oculaire grave chez les patients traités par le ranibizumab a été la cataracte, observée chez 1,7 % des sujets du groupe ranibizumab à 0,5 mg et laser. On n'a fait état d'aucun effet indésirable oculaire grave chez les patients qui recevaient le ranibizumab seul, et aucun cas d'endophtalmie n'a été observé dans l'ensemble de la population de l'étude. Tous les effets indésirables non oculaires graves signalés dans les groupes ranibizumab étaient assortis d'une fréquence < 1 %, à l'exception de l'angine de poitrine, de la coronaropathie, des chutes et de l'embolie pulmonaire, survenues à une fréquence de 1,7 % chez les sujets traités par le ranibizumab seul, ainsi que l'hypertension, observée chez 1,7 % des patients du groupe ranibizumab et laser.
Tous les effets indésirables oculaires et non oculaires graves signalés chez les patients qui ont reçu le ranibizumab (données totalisées) au cours de la phase de traitement de 6 mois des essais sur l’OVR montraient une fréquence inférieure à 1 %. Des événements oculaires graves autres que ceux qui sont énumérés ci-dessus relativement aux essais sur la DMLA néovasculaire et l'OMD ont été signalés chez les patients traités par le ranibizumab au cours des essais sur l’OVR, notamment : cécité unilatérale, abrasion cornéenne, œdème de la cornée, néovascularisation de l’iris, œdème maculaire, affection vasculaire rétinienne, occlusion vasculaire rétinienne et occlusion veineuse rétinienne.
Au cours de l’essai sur la MP, tous les effets indésirables graves, oculaires et non oculaires, rapportés chez les patients traités par le ranibizumab sont également survenus à une fréquence < 1 %. Les manifestations oculaires graves observées chez les patients traités par le ranibizumab qui n’ont pas été énumérées précédemment pour les essais sur la DMLA néovasculaire, l’OMD et l’OVR étaient l’érosion de la cornée et le rétinoschisis. Aucun cas d’inflammation intraoculaire grave n’est survenu au cours de l’essai sur la MP.
Dans le cadre de l’essai sur la NVC, aucun effet indésirable grave n’a été observé dans l’œil à l’étude ou l’œil controlatéral chez les patients qui recevaient le ranibizumab. Aucun des effets indésirables graves non oculaires n’était soupçonné lié au traitement à l’étude ou à l’injection intraoculaire.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables peuvent être utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs dans le monde réel.
Population atteinte de DMLA néovasculaire
Au total, 1 315 patients ont formé la population de l’analyse de l’innocuité lors des trois études de phase III sur la DMLA néovasculaire, FVF2598g (MARINA), FVF2587g (ANCHOR) et FVF3192g (PIER) et ont eu 24 mois d'exposition au (ranibizumab injectable), et quatre cent quarante (440) patients ont été traités à la dose recommandée de 0,5 mg.
Les effets indésirables oculaires et non oculaires survenus fréquemment, c'est-à-dire chez ≥ 1 % des patients traités par le ranibizumab à 0,5 mg, lors d'au moins une des trois études contrôlées de phase III précitées, soit FVF2598g (MARINA; données sur 2 ans), FVF2587g (ANCHOR; données sur 2 ans) et FVF3192g (PIER; données sur 2 ans) et qui, soupçonne-t-on, pourraient être liés au ranibizumab, sont résumés au Tableau 2 et au Tableau 3 ci-dessous.
Les effets indésirables oculaires et non oculaires fréquents avec ou sans lien avec le traitement par le ranibizumab, pour lesquels un écart de ≥ 2 % du taux de fréquence a été observé entre les patients traités par le ranibizumab à 0,5 mg et ceux du groupe témoin dans au moins une des trois études contrôlées de phase III sur la DMLA néovasculaire, soit FVF2598g (MARINA; données sur 2 ans), FVF2587g (ANCHOR; données sur 2 ans) et FVF3192g (PIER; données sur 2 ans), sont résumés dans le Tableau 4 ci-dessous.
De plus, les effets indésirables oculaires et non oculaires avec ou sans lien avec le traitement par le ranibizumab survenus chez ≥ 1 % des patients qui ont reçu le ranibizumab à 0,5 mg lors des études contrôlées de phase III sur la DMLA néovasculaire, soit FVF2598g (MARINA; données sur 2 ans), FVF2587g (ANCHOR; données sur 2 ans) et FVF3192g (PIER; données sur 2 ans) (données totalisées) sont résumés dans le Tableau 5 et le Tableau 6 ci-dessous.
Tableau 2 : Effets oculaires indésirables dans l’œil à l’étude que l’on soupçonne avoir un lien avec le traitement par le ranibizumab
Population de l’analyse de l’innocuité des études MARINA (FVF2598g), ANCHOR (FVF2587g) et PIER (FVF3192g)
Effets indésirables survenus à un taux de fréquence de ≥ 1 % avec le ranibizumab à 0,5 mg dans au moins une étude
| Terme privilégié | % de patients Étude MARINA (Posologie 1 fois par mois) 2 ans | % de patients Étude ANCHOR (Posologie 1 fois par mois) 2 ans | % de patients Étude PIER (Posologie 1 fois par mois au cours des 3 premiers mois, puis tous les 3 mois) 2 ans | |||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Simulation (N = 236) | Ranibizumab 0 ,3 mg (N=238) | Ranibizumab 0 ,5 mg (N=239) | Vertéporfine TPD (N = 143) | Ranibizumab 0,3 mg (N=137) | Ranibizumab 0 ,3 mg (N=140) | Simulation (N = 62) | Ranibizumab 0 ,3 mg (N=59) | Ranibizumab 0 ,5 mg (N=61) | ||||||||||||
| Cataracte | 0,0 % | 0,0 % | 1,3 % | 0,0 % | 0,0 % | 1,4 % | 0,0 % | 0,0 % | 0,0 % | |||||||||||
| Cataracte nucléaire | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,7 % | 0,0 % | 0,0 % | 0,0 % | 1,6 % | |||||||||||
| Hémorragie conjonctivale | 11,9 % | 13,4 % | 18,4 % | 11,2 % | 17,5 % | 11,4 % | 0,0 % | 0,0 % | 1,6 % | |||||||||||
| Hyperémie conjonctivale | 2,1 % | 0,4 % | 1,7 % | 2,1 % | 5,1 % | 2,1 % | 0,0 % | 0,0 % | 0,0 % | |||||||||||
| Conjonctivite | 1,3 % | 1,3 % | 1,3 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | |||||||||||
| Abrasion de la cornée | 2,5 % | 1,3 % | 2,5 % | 0,7 % | 0,0 % | 0,0 % | 1,4 % | 0,0 % | 0,0 % | |||||||||||
| Décollement de l’épithélium pigmentaire rétinien | 0,4 % | 0,0 % | 0,4 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 1,6 % | |||||||||||
| Sécheresse oculaire | 0,8 % | 0,4 % | 2,1 % | 0,7 % | 0,0 % | 0,7 % | 0,0 % | 0,0 % | 0,0 % | |||||||||||
| Exsudats oculaires | 3,0 % | 2,9 % | 0,4 % | 2,1 % | 0,7 % | 1,4 % | 0,0 % | 0,0 % | 0,0 % | |||||||||||
| Irritation oculaire | 11,4 % | 10,1 % | 6,7 % | 5,6 % | 4,4 % | 5,7 % | 0,0 % | 1,7 % | 1,6 % | |||||||||||
| Terme privilégié | % de patients Étude MARINA (Posologie 1 fois par mois) 2 ans | % de patients Étude ANCHOR (Posologie 1 fois par mois) 2 ans | % de patients Étude PIER (Posologie 1 fois par mois au cours des 3 premiers mois, puis tous les 3 mois) 2 ans | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Douleur oculaire | 23,7 % | 26,9 % | 28,9 % | 18,2 % | 22,6 % | 17,9 % | 0,0 % | 0,0 % | 0,0 % | ||
| Prurit oculaire | 4,7 % | 2,9 % | 4,2 % | 1,4 % | 7,3 % | 2,9 % | 0,0 % | 0,0 % | 0,0 % | ||
| Œdème palpébral | 1,3 % | 0,8 % | 1,7 % | 1,4 % | 2,2 % | 1,4 % | 0,0 % | 0,0 % | 0,0 % | ||
| Douleur palpébrale | 0,4 % | 0,8 % | 0,4 % | 0,7 % | 0,0 % | 1,4 % | 0,0 % | 0,0 % | 0,0 % | ||
| Sensation de corps étranger dans l’œil | 10,2 % | 11,8 % | 11,3 % | 6,3 % | 5,1 % | 7,9 % | 0,0 % | 0,0 % | 0,0 % | ||
| Hypo-esthésie oculaire | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 1,6 % | ||
| Voie d’administration incorrecte du médicament | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,7 % | 0,0 % | 0,0 % | 0,0 % | 1,6 % | ||
| Hémorragie au point d’injection | 0,8 % | 0,0 % | 1,7 % | 0,7 % | 2,2 % | 2,1 % | 0,0 % | 0,0 % | 0,0 % | ||
| Douleur au point d’injection | 0,8 % | 0,8 % | 1,3 % | 0,7 % | 0,7 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | ||
| Pression intraoculaire accrue | 3,8 % | 18,9 % | 18,8 % | 5,6 % | 17,5 % | 15,0 % | 1,6 % | 5,1 % | 6,6 % | ||
| Iridocyclite | 0,4 % | 0,8 % | 1,7 % | 0,0 % | 0,0 % | 2,9 % | 0,0 % | 1,7 % | 1,6 % | ||
| Iritis | 3,8 % | 5,9 % | 5,4 % | 0,0 % | 2,2 % | 6,4 % | 1,6 % | 0,0 % | 1,6 % | ||
| Kératopathie | 0,0 % | 0,0 % | 0,4 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 1,6 % | ||
| Sécrétion lacrymale accrue | 9,3 % | 11,8 % | 7,9 % | 1,4 % | 5,1 % | 5,0 % | 0,0 % | 0,0 % | 0,0 % | ||
| Terme privilégié | % de patients Étude MARINA (Posologie 1 fois par mois) 2 ans | % de patients Étude ANCHOR (Posologie 1 fois par mois) 2 ans | % de patients Étude PIER (Posologie 1 fois par mois au cours des 3 premiers mois, puis tous les 3 mois) 2 ans | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Gêne oculaire | 3,0 % | 5,9 % | 3,8 % | 1,4 % | 2,9 % | 5,0 % | 0,0 % | 0,0 % | 1,6 % | ||
| Hyperémie oculaire | 7,2 % | 5,0 % | 6,3 % | 4,2 % | 6,6 % | 7,9 % | 0,0 % | 0,0 % | 0,0 % | ||
| Kératite ponctuée | 0,8 % | 0,8 % | 1,3 % | 0,0 % | 0,0 % | 0,7 % | 0,0 % | 0,0 % | 0,0 % | ||
| Uvéite | 0,0 % | 0,4 % | 0,8 % | 0,0 % | 0,7 % | 1,4 % | 0,0 % | 0,0 % | 0,0 % | ||
| Vision trouble | 1,7 % | 6,3 % | 2,9 % | 1,4 % | 5,1 % | 2,9 % | 0,0 % | 0,0 % | 0,0 % | ||
| Baisse d’acuité visuelle | 0,4 % | 1,7 % | 2,9 % | 2,1 % | 0,7 % | 0,7 % | 0,0 % | 1,7 % | 0,0 % | ||
| Troubles de la vue | 0,4 % | 3,8 % | 6,7 % | 0,7 % | 2,9 % | 1,4 % | 0,0 % | 0,0 % | 0,0 % | ||
| Décollement du vitré | 1,3 % | 4,2 % | 2,1 % | 0,0 % | 2,2 % | 0,7 % | 0,0 % | 0,0 % | 0,0 % | ||
| Troubles vitréens | 0,0 % | 1,3 % | 0,4 % | 0,0 % | 1,5 % | 1,4 % | 0,0 % | 0,0 % | 0,0 % | ||
| Corps flottants vitréens | 2,1 % | 18,9 % | 17,2 % | 1,4 % | 9,5 % | 4,3 % | 0,0 % | 1,7 % | 1,6 % | ||
| Hémorragie vitréenne | 0,0 % | 2,1 % | 1,7 % | 0,7 % | 2,2 % | 2,1 % | 0,0 % | 0,0 % | 0,0 % | ||
| Hyalite | 1,3 % | 5,5 % | 8,4 % | 1,4 % | 3,6 % | 5,0 % | 0,0 % | 0,0 % | 1,6 % | ||
| Fréquence totale d’inflammation intraoculaire+ | 5,1 % | 10,9 % | 11,7 % | 1,4 % | 5,8 % | 10,7 % | 1,6 % | 1,7 % | 3,3 % | ||
Les occurrences multiples d’un même événement ont été calculées une seule fois dans la fréquence globale + Résumé des termes privilégiés : inflammation de la chambre antérieure, hypopion, iridocyclite, iritis, uvéite et hyalite. | |||||||||||
Tableau 3 : Effets non oculaires indésirables que l’on soupçonne avoir un lien avec le traitement par le ranibizumabPopulation de l’analyse de l’innocuité des études MARINA (FVF2598g), ANCHOR (FVF2587g) et PIER (FVF3192g)
Effets indésirables survenus à un taux de fréquence de ≥ 1 % avec le ranibizumab à 0,5 mg dans au moins une étude
| Terme privilégié | % de patients Étude MARINA (Posologie 1 fois par mois) 2 ans | % de patients Étude ANCHOR (Posologie 1 fois par mois) 2 ans | % de patients Étude PIER (Posologie 1 fois par mois au cours des 3 premiers mois, puis tous les 3 mois) 2 ans | ||||||
Simulation (N = 236) | Ranibizumab 0,3 mg (N = 238) | Ranibizumab 0,5 mg (N = 239) | TPD à la vertéporfine (N = 143) | Ranibizumab 0,3 mg (N = 137) | Ranibizumab 0,5 mg (N = 140) | Simulation (N = 62) | Ranibizumab 0,3 mg (N = 59) | Ranibizumab 0,5 mg (N = 61) | |
| INVESTIGATIONS | |||||||||
| Créatinine sanguine accrue | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 1,6 % |
| Pression sanguine diastolique accrue | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 1,6 % |
| Urée sanguine accrue | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 1,6 % |
| AFFECTIONS MUSCULOSQUELETTIQUES ET DU TISSU CONJONCTIF | |||||||||
| Douleur aux extrémités | 0,0 % | 0,0 % | 0,0 % | 0,7 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 1,6 % |
| AFFECTIONS DU SYSTÈME NERVEUX | |||||||||
| Céphalées | 0,4 % | 0,8 % | 2,5 % | 0,0 % | 0,7 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % |
| Les occurrences multiples d’un même événement ont été calculées une seule fois dans la fréquence globale. | |||||||||
Tableau 4 : Effets indésirables, oculaires (dans l’œil à l’étude) et non oculaires, indépendants de tout lien avec le traitement, avec écart de ≥ 2 % du taux de fréquence entre le groupe ranibizumab à 0,5 mg et le groupe témoin dans au moins une étude
Population de l’analyse de l’innocuité des études MARINA (FVF2598g), ANCHOR (FVF2587g) et PIER (FVF3192g)
| Terme privilégié | % de patients Étude MARINA (Posologie 1 fois par mois) 2 ans | % de patients Étude ANCHOR (Posologie 1 fois par mois) 2 ans | % de patients Étude PIER (Posologie 1 fois par mois au cours des 3 premiers mois, puis tous les 3 mois) 2 ans | ||||||
|---|---|---|---|---|---|---|---|---|---|
Simulation (N = 236) | Ranibizumab 0,3 mg (N = 238) | Ranibizumab 0,5 mg (N = 239) | TPD à la vertéporfine (N = 143) | Ranibizumab 0,3 mg (N = 137) | Ranibizumab 0,5 mg (N = 140) | Simulatio n (N = 62) | Ranibizumab 0,3 mg (N = 59) | Ranibizumab 0,5 mg (N=61) | |
| AFFECTIONS DU SANG ET DY SYSTÈME LYMPHATIQUE | |||||||||
| Anémie | 8,1 % | 7,1 % | 7,5 % | 4,2 % | 8,8 % | 8,6 % | 0,0 % | 6,8 % | 8,2 % |
| AFFECTIONS CARDIAQUES | |||||||||
| Angine de poitrine | 1,7 % | 2,5 % | 1,3 % | 0,7 % | 0,0 % | 3,6 % | 0,0 % | 0,0 % | 0,0 % |
| Insuffisance cardiaque congestive | 4,2 % | 4,2 % | 2,5 % | 3,5 % | 4,4 % | 4,3 % | 3,2 % | 3,4 % | 6,6 % |
| Bradycardie sinusale | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 1,5 % | 0,0 % | 0,0 % | 0,0 % | 3,3 % |
| AFFECTIONS CONGÉNITALES, FAMILIALES ET GÉNÉTIQUES | |||||||||
| Dystrophie cornéenne | 2,5 % | 4,2 % | 2,9 % | 0,0 % | 2,9 % | 2,1 % | 0,0 % | 0,0 % | 0,0 % |
| AFFECTIONS DE L’OREILLE ET DU LABYRINTHE | |||||||||
| Vertige | 1,7 % | 4,2 % | 1,7 % | 7,0 % | 5,8 % | 1,4 % | 1,6 % | 0,0 % | 6,6 % |
| AFFECTIONS OCULAIRES | |||||||||
| Arc lipoïdique | 0,0 % | 1,3 % | 2,1 % | 0,0 % | 2,2 % | 1,4 % | 0,0 % | 1,7 % | 0,0 % |
| Blépharite | 8,9 % | 10,9 % | 13,4 % | 7,0 % | 10,2 % | 9,3 % | 6,5 % | 6,8 % | 4,9 % |
| Cataracte | 6,8 % | 7,1 % | 5,4 % | 7,0 % | 9,5 % | 13,6 % | 1,6 % | 6,8 % | 6,6 % |
| Cataracte corticale | 2,1 % | 1,3 % | 4,6 % | 1,4 % | 1,5 % | 1,4 % | 1,6 % | 1,7 % | 3,3 % |
| Terme privilégié | % de patients Étude MARINA (Posologie 1 fois par mois) 2 ans | % de patients Étude ANCHOR (Posologie 1 fois par mois) 2 ans | % de patients Étude PIER (Posologie 1 fois par mois au cours des 3 premiers mois, puis tous les 3 mois) 2 ans |
|---|
Simulation (N = 236) | Ranibizumab 0,3 mg (N = 238) | Ranibizumab 0,5 mg (N = 239) | TPD à la vertéporfine (N = 143) | Ranibizumab 0,3 mg (N = 137) | Ranibizumab 0,5 mg (N = 140) | Simulatio n (N = 62) | Ranibizumab 0,3 mg (N = 59) | Ranibizumab 0,5 mg (N=61) | |
| Cataracte nucléaire | 5,9 % | 4,2 % | 3,8 % | 1,4 % | 5,1 % | 5,0 % | 3,2 % | 1,7 % | 8,2 % |
| Hémorragie conjonctivale | 66,1 % | 77,3 % | 75,7 % | 50,3 % | 71,5 % | 70,0 % | 29,0 % | 50,8 % | 52,5 % |
| Hyperémie conjonctivale | 6,8 % | 2,9 % | 7,1 % | 4,2 % | 11,7 % | 7,9 % | 0,0 % | 1,7 % | 0,0 % |
| Conjonctivite | 3,0 % | 3,8 % | 3,3 % | 0,0 % | 2,2 % | 2,1 % | 0,0 % | 3,4 % | 3,3 % |
| Conjonctivite allergique | 1,7 % | 2,1 % | 3,8 % | 0,7 % | 0,7 % | 1,4 % | 1,6 % | 0,0 % | 3,3 % |
| Décollement de l’épithélium pigmentaire rétinien | 15,3 % | 11,3 % | 9,2 % | 3,5 % | 2,2 % | 4,3 % | 3,2 % | 8,5 % | 16,4 % |
| Sécheresse oculaire | 6,4 % | 6,7 % | 10,0 % | 9,1 % | 3,6 % | 14,3 % | 8,1 % | 8,5 % | 4,9 % |
| Irritation oculaire | 19,9 % | 16,0 % | 19,2 % | 6,3 % | 4,4 % | 8,6 % | 4,8 % | 13,6 % | 13,1 % |
| Douleur oculaire | 33,5 % | 36,1 % | 37,2 % | 23,1 % | 29,9 % | 30,0 % | 12,9 % | 18,6 % | 18,0 % |
| Douleur palpébrale | 0,4 % | 1,3 % | 1,3 % | 0,7 % | 0,0 % | 2,9 % | 0,0 % | 0,0 % | 1,6 % |
| Sensation de corps étranger dans l’œil | 14,4 % | 18,1 % | 18,8 % | 12,6 % | 8,0 % | 10,0 % | 6,5 % | 10,2 % | 9,8 % |
| Glaucome | 0,4 % | 1,3 % | 2,9 % | 2,1 % | 1,5 % | 2,1 % | 0,0 % | 1,7 % | 1,6 % |
| Iridocyclite | 1,3 % | 0,8 % | 1,7 % | 0,0 % | 0,0 % | 3,6 % | 1,6 % | 1,7 % | 1,6 % |
| Iritis | 7,6 % | 8,0 % | 7,9 % | 1,4 % | 5,8 % | 7,9 % | 1,6 % | 1,7 % | 1,6 % |
| Sécrétion lacrymale accrue | 16,1 % | 17,2 % | 16,3 % | 5,6 % | 10,2 % | 9,3 % | 0,0 % | 6,8 % | 3,3 % |
| Maculopathie | 11,4 % | 8,4 % | 9,6 % | 4,9 % | 5,1 % | 7,9 % | 3,2 % | 5,1 % | 8,2 % |
| Gêne oculaire | 4,7 % | 7,6 % | 7,1 % | 2,1 % | 4,4 % | 6,4 % | 0,0 % | 0,0 % | 8,2 % |
| Hyperémie oculaire | 10,2 % | 10,1 % | 10,0 % | 5,6 % | 7,3 % | 12,1 % | 1,6 % | 8,5 % | 6,6 % |
| Photophobie | 2,5 % | 3,8 % | 2,5 % | 1,4 % | 0,7 % | 3,6 % | 0,0 % | 1,7 % | 0,0 % |
| O pacification de la capsule postérieure | 5,1 % | 6,3 % | 7,9 % | 2,8 % | 3,6 % | 5,0 % | 0,0 % | 3,4 % | 3,3 % |
| Dégénérescence rétinienne | 6,8 % | 10,5 % | 10,0 % | 4,2 % | 2,9 % | 5,7 % | 3,2 % | 1,7 % | 1,6 % |
| Terme privilégié | % de patients Étude MARINA (Posologie 1 fois par mois) 2 ans | % de patients Étude ANCHOR (Posologie 1 fois par mois) 2 ans | % de patients Étude PIER (Posologie 1 fois par mois au cours des 3 premiers mois, puis tous les 3 mois) 2 ans |
|---|
Simulation (N = 236) | Ranibizumab 0,3 mg (N = 238) | Ranibizumab 0,5 mg (N = 239) | TPD à la vertéporfine (N = 143) | Ranibizumab 0,3 mg (N = 137) | Ranibizumab 0,5 mg (N = 140) | Simulatio n (N = 62) | Ranibizumab 0,3 mg (N = 59) | Ranibizumab 0,5 mg (N=61) | |
| Affection rétinienne | 9,3 % | 11,3 % | 12,6 % | 2,8 % | 8,0 % | 6,4 % | 0,0 % | 0,0 % | 1,6 % |
| Uvéite | 0,0 % | 0,4 % | 0,8 % | 0,0 % | 0,7 % | 2,1 % | 0,0 % | 0,0 % | 0,0 % |
| Trouble de la vue | 11,4 % | 13,9 % | 15,9 % | 5,6 % | 10,2 % | 7,9 % | 1,6 % | 3,4 % | 4,9 % |
| Décollement du vitré | 17,8 % | 21,8 % | 22,2 % | 21,7 % | 17,5 % | 18,6 % | 19,4 % | 10,2 % | 8,2 % |
| Affection vitréenne | 0,0 % | 2,1 % | 0,8 % | 0,0 % | 1,5 % | 2,1 % | 0,0 % | 1,7 % | 0,0 % |
| Corps flottants vitréens | 9,7 % | 31,9 % | 29,7 % | 4,9 % | 19,0 % | 22,1 % | 3,2 % | 11,9 % | 13,1 % |
| Hémorragie vitréenne | 2,5 % | 3,4 % | 2,9 % | 2,1 % | 3,6 % | 5,0 % | 1,6 % | 0,0 % | 1,6 % |
| Hyalite | 3,4 % | 7,1 % | 12,6 % | 2,1 % | 6,6 % | 10,7 % | 1,6 % | 1,7 % | 4,9 % |
| AFFECTIONS GASTRO-INTESTINALES | |||||||||
| Caries dentaires | 0,8 % | 2,1 % | 0,8 % | 0,0 % | 1,5 % | 2,1 % | 1,6 % | 0,0 % | 0,0 % |
| Diarrhée | 8,5 % | 7,6 % | 4,2 % | 4,9 % | 10,2 % | 5,7 % | 1,6 % | 1,7 % | 4,9 % |
| Dysphagie | 0,8 % | 2,5 % | 0,8 % | 0,0 % | 0,7 % | 1,4 % | 0,0 % | 0,0 % | 3,3 % |
| Hernie hiatale | 2,1 % | 0,8 % | 1,3 % | 0,7 % | 1,5 % | 3,6 % | 0,0 % | 1,7 % | 0,0 % |
| Nausées | 5,5 % | 8,8 % | 8,8 % | 7,0 % | 8,0 % | 10,0 % | 4,8 % | 8,5 % | 3,3 % |
| AFFECTIONS GÉNÉRAKES ET ANOMALIES AU POINT D’ADMINISTRATION | |||||||||
| Asthénie | 2,5 % | 1,7 % | 1,7 % | 2,1 % | 4,4 % | 1,4 % | 0,0 % | 3,4 % | 3,3 % |
| Douleur thoracique | 5,5 % | 4,2 % | 3,8 % | 2,1 % | 5,1 % | 5,0 % | 3,2 % | 6,8 % | 3,3 % |
| Hémorragie au point d’injection | 1,7 % | 1,7 % | 5,0 % | 2,8 % | 5,8 % | 4,3 % | 0,0 % | 0,0 % | 0,0 % |
| INFECTIONS ET INFESTATIONS | |||||||||
| Bronchite | 8,5 % | 9,7 % | 10,5 % | 9,8 % | 8,0 % | 12,1 % | 4,8 % | 5,1 % | 6,6 % |
| Diverticulite | 2,1 % | 3,8 % | 2,9 % | 0,7 % | 1,5 % | 2,9 % | 0,0 % | 3,4 % | 1,6 % |
| Gastro-entérite virale | 2,1 % | 1,3 % | 4,2 % | 0,0 % | 2,9 % | 2,9 % | 0,0 % | 1,7 % | 3,3 % |
| Terme privilégié | % de patients Étude MARINA (Posologie 1 fois par mois) 2 ans | % de patients Étude ANCHOR (Posologie 1 fois par mois) 2 ans | % de patients Étude PIER (Posologie 1 fois par mois au cours des 3 premiers mois, puis tous les 3 mois) 2 ans |
|---|
Simulation (N = 236) | Ranibizumab 0,3 mg (N = 238) | Ranibizumab 0,5 mg (N = 239) | TPD à la vertéporfine (N = 143) | Ranibizumab 0,3 mg (N = 137) | Ranibizumab 0,5 mg (N = 140) | Simulatio n (N = 62) | Ranibizumab 0,3 mg (N = 59) | Ranibizumab 0,5 mg (N=61) | |
| Herpès zoster | 2,1 % | 5,5 % | 4,2 % | 2,1 % | 2,9 % | 0,0 % | 1,6 % | 1,7 % | 4,9 % |
| Grippe | 5,1 % | 9,7 % | 7,9 % | 4,2 % | 5,8 % | 6,4 % | 3,2 % | 3,4 % | 4,9 % |
| Infection localisée | 2,5 % | 2,1 % | 0,8 % | 0,0 % | 0,7 % | 1,4 % | 0,0 % | 0,0 % | 3,3 % |
| Rhinopharyngite | 13,1 % | 13,4 % | 15,9 % | 12,6 % | 24,8 % | 16,4 % | 9,7 % | 8,5 % | 6,6 % |
| Sinusite | 5,5 % | 7,6 % | 8,4 % | 10,5 % | 10,5 % | 8,6 % | 4,8 % | 5,1 % | 1,6 % |
| Infection des voies respiratoires supérieures | 9,7 % | 15,1 % | 7,5 % | 6,3 % | 7,3 % | 11,4 % | 4,8 % | 11,9 % | 4,9 % |
| Infection des voies urinaires | 7,6 % | 8,8 % | 7,1 % | 10,5 % | 12,4 % | 11,4 % | 8,1 % | 8,5 % | 13,1 % |
| BLESSURES, EMPOISONNEMENT ET COMPLICATIONS DE LA PROCÉDURE D’INJECTION | |||||||||
| Abrasion cornéenne | 3,4 % | 2,5 % | 2,9 % | 0,7 % | 2,2 % | 3,6 % | 1,6 % | 1,7 % | 0,0 % |
| Fracture du pied | 0,4 % | 1,3 % | 0,0 % | 0,0 % | 0,7 % | 2,9 % | 1,6 % | 0,0 % | 0,0 % |
| Douleur au cours de la procédure | 1,7 % | 1,7 % | 1,3 % | 2,8 % | 2,2 % | 5,7 % | 1,6 % | 5,1 % | 0,0 % |
| Fracture du poignet | 2,5 % | 1,7 % | 0,4 % | 0,0 % | 0,7 % | 2,1 % | 0,0 % | 0,0 % | 0,0 % |
| INVESTIGATIONS | |||||||||
| Taux de cholestérol accru | 3,8 % | 0,8 % | 3,8 % | 0,7 % | 0,7 % | 2,9 % | 1,6 % | 3,4 % | 1,6 % |
| Taux de glycémie accru | 4,7 % | 3,4 % | 3,8 % | 1,4 % | 3,6 % | 4,3 % | 0,0 % | 1,7 % | 1,6 % |
| Pression intraoculaire accrue | 5,9 % | 23,9 % | 23,8 % | 7,7 % | 22,6 % | 25,0 % | 4,8 % | 23,7 % | 31,1 % |
| Augmentation de la numération des globules blancs | 0,0 % | 0,0 % | 2,5 % | 0,0 % | 0,7 % | 0,7 % | 0,0 % | 0,0 % | 0,0 % |
| AFFECTIONS MÉTABOLIQUES ET NUTRITIONNELLES | |||||||||
| Terme privilégié | % de patients Étude MARINA (Posologie 1 fois par mois) 2 ans | % de patients Étude ANCHOR (Posologie 1 fois par mois) 2 ans | % de patients Étude PIER (Posologie 1 fois par mois au cours des 3 premiers mois, puis tous les 3 mois) 2 ans |
|---|
Simulation (N = 236) | Ranibizumab 0,3 mg (N = 238) | Ranibizumab 0,5 mg (N = 239) | TPD à la vertéporfine (N = 143) | Ranibizumab 0,3 mg (N = 137) | Ranibizumab 0,5 mg (N = 140) | Simulatio n (N = 62) | Ranibizumab 0,3 mg (N = 59) | Ranibizumab 0,5 mg (N=61) | |
| Diabète sucré | 1,3 % | 2,9 % | 3,8 % | 2,8 % | 4,4 % | 3,6 % | 0,0 % | 5,1 % | 1,6 % |
| Goutte | 1,7 % | 0,8 % | 2,5 % | 0,7 % | 2,9 % | 2,9 % | 0,0 % | 0,0 % | 3,3 % |
| Hypokaliémie | 3,0 % | 1,3 % | 1,7 % | 4,2 % | 4,4 % | 2,1 % | 0,0 % | 0,0 % | 8,2 % |
| AFFECTIONS MUSCULO-SQUELETTIQUES ET DU TISSU CONJONCTIF | |||||||||
| Arthralgie | 8,9 % | 10,9 % | 11,3 % | 9,8 % | 5,1 % | 10,7 % | 1,6 % | 6,8 % | 8,2 % |
| Douleur dorsale | 9,3 % | 10,1 % | 9,2 % | 13,3 % | 10,2 % | 4,3 % | 3,2 % | 1,7 % | 6,6 % |
| Exostose | 0,4 % | 0,4 % | 0,4 % | 1,4 % | 1,5 % | 1,4 % | 0,0 % | 0,0 % | 3,3 % |
| Douleur thoracique musculosquelettique | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 1,5 % | 0,7 % | 0,0 % | 0,0 % | 3,3 % |
| Arthrose | 4,2 % | 3,8 % | 1,7 % | 0,7 % | 2,9 % | 3,6 % | 9,7 % | 1,7 % | 4,9 % |
| Douleurs aux extrémités | 5,9 % | 6,3 % | 5,4 % | 4,9 % | 5,1 % | 5,0 % | 0,0 % | 5,1 % | 3,3 % |
| AFFECTIONS DU SYSTÈME NERVEUX | |||||||||
| Démence | 1,3 % | 0,4 % | 0,4 % | 0,7 % | 0,7 % | 0,7 % | 0,0 % | 0,0 % | 3,3 % |
| Étourdissements | 9,7 % | 7,6 % | 4,6 % | 4,9 % | 5,1 % | 7,9 % | 1,6 % | 3,4 % | 3,3 % |
| Céphalées | 10,2 % | 16,0 % | 10,0 % | 7,0 % | 12,4 % | 15,0 % | 3,2 % | 1,7 % | 8,2 % |
| Sciatique | 0,8 % | 1,3 % | 1,7 % | 0,7 % | 2,2 % | 2,1 % | 0,0 % | 1,7 % | 3,3 % |
| AFFECTIONS PSYCHIATRIQUES | |||||||||
| Anxiété | 3,0 % | 4,2 % | 5,0 % | 6,3 % | 7,3 % | 3,6 % | 4,8 % | 0,0 % | 1,6 % |
| AFFECTIONS RESPIRATOIRES, THORACIQUES ET MÉDIASTINALES | |||||||||
| Maladie pulmonaire obstructive chronique | 2,1 % | 2,1 % | 4,6 % | 3,5 % | 6,6 % | 7,9 % | 0,0 % | 6,8 % | 0,0 % |
| Toux | 7,2 % | 9,7 % | 10,5 % | 8,4 % | 12,4 % | 6,4 % | 3,2 % | 3,4 % | 3,3 % |
| Dyspnée | 2,5 % | 5,0 % | 2,9 % | 3,5 % | 3,6 % | 5,7 % | 3,2 % | 6,8 % | 1,6 % |
| Terme privilégié | % de patients Étude MARINA (Posologie 1 fois par mois) 2 ans | % de patients Étude ANCHOR (Posologie 1 fois par mois) 2 ans | % de patients Étude PIER (Posologie 1 fois par mois au cours des 3 premiers mois, puis tous les 3 mois) 2 ans |
|---|
Simulation (N = 236) | Ranibizumab 0,3 mg (N = 238) | Ranibizumab 0,5 mg (N = 239) | TPD à la vertéporfine (N = 143) | Ranibizumab 0,3 mg (N = 137) | Ranibizumab 0,5 mg (N = 140) | Simulatio n (N = 62) | Ranibizumab 0,3 mg (N = 59) | Ranibizumab 0,5 mg (N=61) | |
| Congestion des sinus | 2,5 % | 2,1 % | 2,1 % | 0,0 % | 1,5 % | 2,1 % | 1,6 % | 1,7 % | 1,6 % |
| AFFECTIONS CUTANÉES ET SOUS-CUTANÉES | |||||||||
| Ecchymose | 0,4 % | 1,7 % | 1,7 % | 0,0 % | 2,2 % | 4,3 % | 0,0 % | 1,0 % | 1,6 % |
| Prurit | 2,1 % | 3,8 % | 2,5 % | 0,7 % | 0,0 % | 3,6 % | 1,6 % | 1,7 % | 0,0 % |
| AFFECTONS VASCULAIRES | |||||||||
| Hypertension | 16,1 % | 17,2 % | 16,3 % | 16,1 % | 9,5 % | 12,1 % | 11,3 % | 10,2 % | 18,0 % |
| Les occurrences multiples d’un même événement ont été calculées une seule fois dans la fréquence globale. | |||||||||
Tableau 5 : Effets oculaires indésirables dans l’œil à l’étude, indépendants de tout lien avec le traitement, par classe d’organes et terme privilégié (fréquence sur 2 ans d’au moins 1,0 % dans le groupe traité par le ranibizumab à 0,5 mg) chez la population de l’analyse de l’innocuité des études MARINA, ANCHOR et PIER (données totalisées)
| Terme privilégié | Simulation N = 298 (%) | TPD N = 143 (%) | Ranibizumab 0,3 mg N = 434 (%) | Ranibizumab 0,5 mg N = 440 (%) |
|---|---|---|---|---|
| AFFECTIONS CONGÉNITALES, FAMILIALES ET GÉNÉTIQUES | ||||
| Dystrophie cornéenne | 2,0 % | 0,0 % | 3,2 % | 2,3 % |
| AFFECTIONS OCULAIRES | ||||
| Érythème de la chambre antérieure | 2,0 % | 0,0 % | 2,1 % | 2,0 % |
| Arc lipoïdique | 0,0 % | 0,0 % | 1,6 % | 1,6 % |
| Blépharite | 8,4 % | 7,0 % | 10,1 % | 10,9 % |
| Cataracte | 5,7 % | 7,0 % | 7,8 % | 8,2 % |
| Cataracte corticale | 2,0 % | 1,4 % | 1,4 % | 3,4 % |
| Cataracte nucléaire | 5,4 % | 1,4 % | 4,1 % | 4,8 % |
| Cataracte sous-capsulaire | 2,3 % | 0,7 % | 3,2 % | 2,7 % |
| Chalazion | 0,3 % | 0,7 % | 0,7 % | 1,6 % |
| Néovascularisation choroïdienne | 16,8 % | 12,6 % | 2,5 % | 2,5 % |
| Hémorragie conjonctivale | 58,4 % | 50,3 % | 71,9 % | 70,7 % |
| Hyperémie conjonctivale | 5,4 % | 4,2 % | 5,5 % | 6,4 % |
| Conjonctivite | 2,3 % | 0,0 % | 3,2 % | 3,0 % |
| Conjonctivite allergique | 1,7 % | 0,7 % | 1,4 % | 3,0 % |
| Décollement de l’épithélium pigmentaire rétinien | 12,8 % | 3,5 % | 8,1 % | 8,6 % |
| Diplopie | 0,0 % | 0,7 % | 0,9 % | 1,1 % |
| Sécheresse oculaire | 6,7 % | 9,1 % | 6,0 % | 10,7 % |
| Exsudats oculaires | 6,7 % | 3,5 % | 6,2 % | 3,0 % |
| Hémorragie oculaire | 3,4 % | 0,0 % | 0,7 % | 1,1 % |
| Irritation oculaire | 16,8 % | 6,3 % | 12,0 % | 15,0 % |
| Douleur oculaire | 29,2 % | 23,1 % | 31,8 % | 32,3 % |
| Prurit oculaire | 10,4 % | 8,4 % | 8,5 % | 10,2 % |
| Enflure oculaire | 1,3 % | 1,4 % | 1,2 % | 1,4 % |
| Œdème palpébral | 2,7 % | 2,8 % | 2,8 % | 3,0 % |
| Douleur palpébrale | 0,3 % | 0,7 % | 0,7 % | 1,8 % |
| Sensation de corps étranger dans les yeux | 12,8 % | 12,6 % | 13,8 % | 14,8 % |
| Glaucome | 0,3 % | 2,1 % | 1,4 % | 2,5 % |
| Iridocyclite | 1,3 % | 0,0 % | 0,7 % | 2,3 % |
| Iritis | 6,4 % | 1,4 % | 6,5 % | 7,0 % |
| Terme privilégié | Simulation N = 298 (%) | TPD N = 143 (%) | Ranibizumab 0,3 mg N = 434 (%) | Ranibizumab 0,5 mg N = 440 (%) |
|---|---|---|---|---|
| Sécrétion lacrymale accrue | 12,8 % | 5,6 % | 13,6 % | 12,3 % |
| Dégénérescence maculaire | 62,4 % | 70,6 % | 43,3 % | 42,0 % |
| Œdème maculaire | 10,4 % | 4,9 % | 3,2 % | 3,6 % |
| Cicatrice maculaire | 1,7 % | 2,1 % | 2,3 % | 1,8 % |
| Maculopathie | 9,7 % | 4,9 % | 6,9 % | 8,9 % |
| Meibomite | 0,3 % | 0,0 % | 0,9 % | 1,6 % |
| Gêne oculaire | 3,7 % | 2,1 % | 5,5 % | 7,0 % |
| Hyperémie oculaire | 8,4 % | 5,6 % | 9,0 % | 10,2 % |
| Photophobie | 2,0 % | 1,4 % | 2,5 % | 2,5 % |
| Photopsie | 5,0 % | 8,4 % | 4,8 % | 4,1 % |
| Opacification de la capsule postérieure | 4,0 % | 2,8 % | 5,1 % | 6,4 % |
| Kératite ponctuée | 3,7 % | 1,4 % | 3,9 % | 3,0 % |
| Dégénérescence rétinienne | 6,0 % | 4,2 % | 6,9 % | 7,5 % |
| Décollement de la rétine | 7,0 % | 2,1 % | 3,9 % | 1,4 % |
| Affection rétinienne | 7,4 % | 2,8 % | 8,8 % | 9,1 % |
| Exsudats rétiniens | 9,7 % | 4,9 % | 5,5 % | 4,8 % |
| Hémorragie rétinienne | 52,7 % | 67,8 % | 25,8 % | 25,2 % |
| Pigmentation rétinienne | 1,0 % | 0,0 % | 1,4 % | 1,1 % |
| Déchirement de la rétine | 1,0 % | 0,0 % | 0,9 % | 1,1 % |
| Affection vasculaire rétinienne | 2,7 % | 0,7 % | 0,5 % | 1,4 % |
| Fibrose sous-rétinienne | 15,1 % | 22,4 % | 9,2 % | 9,5 % |
| Trichiasis | 0,7 % | 0,7 % | 1,2 % | 1,6 % |
| Uvéite | 0,0 % | 0,0 % | 0,5 % | 1,1 % |
| Vision trouble | 7,4 % | 9,1 % | 11,5 % | 6,8 % |
| Baisse de l’acuité visuelle | 17,8 % | 16,8 % | 11,3 % | 8,6 % |
| Troubles de la vue | 7,4 % | 4,9 % | 9,2 % | 10,5 % |
| Décollement du vitré | 17,8 % | 21,7 % | 18,9 % | 19,1 % |
| Affection vitréenne | 0,0 % | 0,0 % | 1,8 % | 1,1 % |
| Corps flottants vitréens | 8,1 % | 4,9 % | 25,1 % | 25,0 % |
| Hémorragie vitréenne | 2,3 % | 2,1 % | 3,0 % | 3,4 % |
| Hyalite | 3,0 % | 2,1 % | 6,2 % | 10,9 % |
| AFFECTIONS GÉNÉRALES ET ANOMALIES AU POINT D’ADMINISTRATION | ||||
| Hémorragie au point d’injection | 1,3 % | 2,8 % | 2,8 % | 4,1 % |
| AFFECTIONS IMMUNITAIRES | ||||
| Hypersensibilité au médicament | 2,0 % | 4,2 % | 1,4 % | 1,4 % |
| BLESSURES, EMPOISONNEMENT ET COMPLICATIONS DE LA PROCÉDURE D’INJECTION | ||||
| Abrasion cornéenne | 3,0 % | 0,7 % | 2,3 % | 2,7 % |
| Terme privilégié | Simulation N = 298 (%) | TPD N = 143 (%) | Ranibizumab 0,3 mg N = 434 (%) | Ranibizumab 0,5 mg N = 440 (%) |
|---|---|---|---|---|
| INVESTIGATIONS | ||||
| Pression intraoculaire accrue | 5,7 % | 7,7 % | 23,5 % | 25,2 % |
| AFFECTIONS CUTANÉES ET SOUS-CUTANÉES | ||||
| Cutis laxa | 0,7 % | 0,7 % | 1,4 % | 1,1 % |
| Pellicules | 0,7 % | 0,7 % | 0,7 % | 1,1 % |
Tableau 6 : Effets non oculaires indésirables dans l’œil à l’étude, indépendants de tout lien avec le traitement, par classe d’organes et terme privilégié (fréquence sur 2 ans d’au moins 1,0 % dans le groupe traité par le ranibizumab à 0,5 mg) chez la population de l’analyse de l’innocuité des études MARINA, ANCHOR et PIER (données totalisées)
| Terme privilégié | Simulation N = 298 (%) | TPD N = 143 (%) | Ranibizumab 0,3 mg N = 434 (%) | Ranibizumab 0,5 mg N = 440 ( %) |
|---|---|---|---|---|
| AFFECTIONS DES SYSTÈMES SANGUIN ET LYMPHATIQUE | ||||
| Anémie | 6,4 % | 4,2 % | 7,6 % | 8,0 % |
| AFFECTIONS CARDIAQUES | ||||
| Angine de poitrine | 1,3 % | 0,7 % | 1,4 % | 1,8 % |
| Fibrillation auriculaire | 4,0 % | 3,5 % | 3,2 % | 4,5 % |
| Bradycardie | 0,7 % | 2,1 % | 0,9 % | 1,1 % |
| Insuffisance cardiaque congestive | 4,0 % | 3,5 % | 4,1 % | 3,6 % |
| Cardiomégalie | 1,7 % | 0,7 % | 1,2 % | 1,1 % |
| Coronaropathie | 3,0 % | 0,7 % | 2,8 % | 2,3 % |
| Infarctus du myocarde | 1,7 % | 1,4 % | 1,2 % | 1,6 % |
| AFFECTION DE L’OREILLE ET DU LABYRINTHE | ||||
| Vertige | 1,7 % | 7,0 % | 4,1 % | 2,3 % |
| AFFECTIONS ENDOCRINES | ||||
| Hypothyroïdisme | 2,3 % | 2,1 % | 1,6 % | 1,1 % |
| AFFECTIONS GASTRO-INTESTINALES | ||||
| Douleur abdominale | 1,7 % | 2,1 % | 2,8 % | 1,1 % |
| Polype colique | 1,0 % | 2,8 % | 1,6 % | 1,6 % |
| Constipation | 7,0 % | 5,6 % | 6,7 % | 5,2 % |
| Caries dentaires | 1,0 % | 0,0 % | 1,6 % | 1,1 % |
| Terme privilégié | Simulation N = 298 (%) | TPD N = 143 (%) | Ranibizumab 0,3 mg N = 434 (%) | Ranibizumab 0,5 mg N = 440 ( %) |
|---|---|---|---|---|
| Diarrhée | 7,0 % | 4,9 % | 7,6 % | 4,8 % |
| Diverticulite | 1,3 % | 0,7 % | 2,1 % | 1,6 % |
| Dyspepsie | 3,7 % | 2,8 % | 2,1 % | 1,4 % |
| Dysphagie | 0,7 % | 0,0 % | 1,6 % | 1,4 % |
| Gastrite | 0,7 % | 0,7 % | 1,2 % | 1,6 % |
| Reflux gastro-œsophagien pathologique | 5,0 % | 8,4 % | 6,0 % | 3,6 % |
| Hémorroïdes | 2,3 % | 1,4 % | 1,8 % | 1,8 % |
| Hernie hiatale | 1,7 % | 0,7 % | 1,2 % | 1,8 % |
| Hernie inguinale | 0,3 % | 0,0 % | 0,5 % | 1,1 % |
| Nausées | 5,4 % | 7,0 % | 8,5 % | 8,4 % |
| Mal de dents | 2,0 % | 1,4 % | 1,4 % | 1,6 % |
| Vomissements | 1,3 % | 5,6 % | 4,4 % | 2,0 % |
| AFFECTIONS GÉNÉRALES ET ANOMALIES AU POINT D’ADMINISTRATION | ||||
| Asthénie | 1,0 % | 2,1 % | 2,8 % | 1,4 % |
| Douleur thoracique | 5,0 % | 2,1 % | 4,8 % | 3,9 % |
| Fatigue | 3,4 % | 4,9 % | 3,2 % | 3,2 % |
| Œdème périphérique | 5,7 % | 2,8 % | 6,7 % | 3,6 % |
| Douleur | 1,7 % | 2,1 % | 2,1 % | 2,0 % |
| Pyrexie | 1,7 % | 1,4 % | 2,5 % | 2,3 % |
| AFFECTIONS HÉPATOBILIAIRES | ||||
| Calculs biliaires | 3,0 % | 0,7 % | 0,7 % | 1,1 % |
| AFFECTIONS IMMUNITAIRES | ||||
| Hypersensibilité au médicament | 2,7 % | 1,4 % | 0,9 % | 2,0 % |
| Hypersensibilité | 1,0 % | 4,2 % | 2,8 % | 2,3 % |
| Allergie saisonnière | 3,4 % | 7,0 % | 3,7 % | 3,9 % |
| INFECTIONS ET INFESTATIONS | ||||
| Bronchite | 8,1 % | 9,8 % | 9,0 % | 10,5 % |
| Cellulite | 2,3 % | 0,7 % | 2,1 % | 1,1 % |
| Cystite | 2,0 % | 2,8 % | 3,0 % | 3,0 % |
| Diverticulite | 1,7 % | 0,7 % | 3,0 % | 2,7 % |
| Infection auriculaire | 1,3 % | 2,1 % | 1,4 % | 1,4 % |
| Gastroentérite virale | 1,7 % | 0,0 % | 1,8 % | 3,6 % |
| Terme privilégié | Simulation N = 298 (%) | TPD N = 143 (%) | Ranibizumab 0,3 mg N = 434 (%) | Ranibizumab 0,5 mg N = 440 ( %) |
|---|---|---|---|---|
| Herpès zoster | 2,0 % | 2,1 % | 4,1 % | 3,0 % |
| Grippe | 4,7 % | 4,2 % | 7,6 % | 7,0 % |
| Infection localisée | 2,0 % | 0,0 % | 1,4 % | 1,4 % |
| Infection des voies respiratoires inférieures | 0,7 % | 1,4 % | 1,8 % | 1,1 % |
| Rhinopharyngite | 12,4 % | 12,6 % | 16,4 % | 14,8 % |
| Pneumonie | 5,4 % | 4,2 % | 6,2 % | 4,5 % |
| Sinusite | 5,4 % | 10,5 % | 8,1 % | 7,5 % |
| Abcès dentaire | 1,7 % | 1,4 % | 1,2 % | 1,6 % |
| Infection dentaire | 1,3 % | 0,0 % | 1,6 % | 1,1 % |
| Infection des voies respiratoires supérieures | 8,7 % | 6,3 % | 12,2 % | 8,4 % |
| Infection des voies urinaires | 7,7 % | 10,5 % | 9,9 % | 9,3 % |
| BLESSURES, EMPOISONNEMENT ET COMPLICATIONS DE LA PROCÉDURE D’INJECTION | ||||
| Contusion | 7,4 % | 5,6 % | 3,9 % | 4,1 % |
| Excoriation | 1,3 % | 0,7 % | 1,6 % | 1,6 % |
| Chute | 4,0 % | 2,1 % | 3,2 % | 3,2 % |
| Entorse articulaire | 0,7 % | 0,0 % | 1,2 % | 1,1 % |
| Douleur liée à la procédure | 1,7 % | 2,8 % | 2,3 % | 2,5 % |
| Lacération cutanée | 2,3 % | 3,5 % | 3,5 % | 1,6 % |
| INVESTIGATIONS | ||||
| Taux de cholestérol accru | 3,4 % | 0,7 % | 1,2 % | 3,2 % |
| Taux de glycémie accru | 3,7 % | 1,4 % | 3,2 % | 3,6 % |
| Tension artérielle accrue | 6,0 % | 2,1 % | 4,6 % | 5,5 % |
| Taux d’urée accru | 0,3 % | 0,7 % | 0,9 % | 1,1 % |
| Taux d’acide urique accru | 1,3 % | 0,0 % | 0,7 % | 1,8 % |
| Augmentation de la numération des globules blancs | 0,0 % | 0,0 % | 0,2 % | 1,6 % |
| AFFECTIONS MÉTABOLIQUES ET NUTRITIONNELLES | ||||
| Déshydratation | 1,0 % | 3,5 % | 2,8 % | 2,3 % |
| Diabète sucré | 1,0 % | 2,8 % | 3,7 % | 3,4 % |
| Goutte | 1,3 % | 0,7 % | 1,4 % | 2,7 % |
| Hypercholestérolémie | 4,4 % | 5,6 % | 5,3 % | 5,0 % |
| Terme privilégié | Simulation N = 298 (%) | TPD N = 143 (%) | Ranibizumab 0,3 mg N = 434 (%) | Ranibizumab 0,5 mg N = 440 ( %) |
|---|---|---|---|---|
| Hyperlipidémie | 2,0 % | 2,8 % | 1,8 % | 1,6 % |
| Hypokaliémie | 2,3 % | 4,2 % | 2,1 % | 2,7 % |
| AFFECTIONS MUSCULOSQUELETTIQUES ET DU TISSU CONJONCTIF | ||||
| Arthralgie | 7,4 % | 9,8 % | 8,5 % | 10,7 % |
| Arthrite | 7,0 % | 7,0 % | 4,6 % | 5,7 % |
| Douleur dorsale | 8,1 % | 13,3 % | 9,0 % | 7,3 % |
| Exostose | 0,3 % | 1,4 % | 0,7 % | 1,1 % |
| Enflure articulaire | 2,0 % | 1,4 % | 1,8 % | 1,1 % |
| Spasmes musculaires | 2,3 % | 2,8 % | 2,3 % | 1,6 % |
| Douleur musculosquelettique | 4,4 % | 2,8 % | 2,8 % | 3,0 % |
| Raideurs musculosquelettiques | 0,0 % | 0,7 % | 0,2 % | 1,1 % |
| Myalgie | 1,3 % | 2,8 % | 1,4 % | 1,6 % |
| Cervicalgie | 1,0 % | 0,0 % | 1,2 % | 2,0 % |
| Arthrose | 5,4 % | 0,7 % | 3,2 % | 2,7 % |
| Ostéoporose | 2,0 % | 3,5 % | 2,8 % | 3,0 % |
| Douleur aux extrémités | 4,7 % | 4,9 % | 5,8 % | 5,0 % |
| Syndrome de la coiffe des rotateurs | 1,3 % | 0,7 % | 0,9 % | 1,1 % |
| NÉOPLASMES BÉNINS, MALINS ET NON PRÉCIS (KYSTES ET POLYPES COMPRIS) | ||||
| Carcinome basocellulaire | 3,7 % | 2,1 % | 5,1 % | 2,3 % |
| Cancer de la peau | 1,0 % | 0,0 % | 0,9 % | 1,1 % |
| AFFECTIONS DU SYSTÈME NERVEUX | ||||
| Trouble d’équilibre | 0,3 % | 0,0 % | 0,2 % | 1,1 % |
| Syndrome du tunnel carpien | 0,3 % | 0,7 % | 0,9 % | 1,4 % |
| Accident vasculaire cérébral | 0,7 % | 0,7 % | 0,7 % | 1,1 % |
| Étourdissements | 8,1 % | 4,9 % | 6,2 % | 5,2 % |
| Céphalées | 8,7 % | 7,0 % | 12,4 % | 11,4 % |
| Compression nerveuse | 1,0 % | 0,0 % | 0,5 % | 1,1 % |
| Sciatique | 0,7 % | 0,7 % | 1,6 % | 2,0 % |
| Syncope | 3,0 % | 2,1 % | 1,4 % | 2,7 % |
| Accident ischémique transitoire | 1,3 % | 2,8 % | 0,7 % | 1,8 % |
| AFFECTIONS PSYCHIATRIQUES | ||||
| Anxiété | 3,4 % | 6,3 % | 4,6 % | 4,1 % |
| Terme privilégié | Simulation N = 298 (%) | TPD N = 143 (%) | Ranibizumab 0,3 mg N = 434 (%) | Ranibizumab 0,5 mg N = 440 ( %) |
|---|---|---|---|---|
| Dépression | 6,7 % | 9,1 % | 5,5 % | 5,0 % |
| Insomnie | 5,0 % | 4,2 % | 4,1 % | 5,2 % |
| AFFECTIONS RÉNALES ET URINAIRES | ||||
| Kyste du rein | 1,3 % | 3,5 % | 1,4 % | 1,1 % |
| Insuffisance rénale | 0,3 % | 1,4 % | 1,8 % | 1,1 % |
| AFFECTIONS DU SYSTÈME REPRODUCTEUR ET DES SEINS | ||||
| Hyperplasie bénigne de la prostate | 1,3 % | 2,8 % | 2,1 % | 2,3 % |
| AFFECTIONS RESPIRATOIRES, THORACIQUES ET MÉDIASTINALES | ||||
| Asthme | 2,0 % | 2,8 % | 2,5 % | 2,3 % |
| Maladie pulmonaire obstructive chronique | 1,7 % | 3,5 % | 4,1 % | 5,0 % |
| Toux | 6,4 % | 8,4 % | 9,7 % | 8,2 % |
| Dyspnée | 2,7 % | 3,5 % | 4,8 % | 3,6 % |
| Emphysème | 1,0 % | 1,4 % | 1,2 % | 1,1 % |
| Épistaxis | 1,0 % | 2,8 % | 1,8 % | 1,6 % |
| Douleur pharyngo-laryngale | 0,7 % | 2,8 % | 2,3 % | 1,8 % |
| Rhinorrhée | 1,7 % | 1,4 % | 2,3 % | 1,4 % |
| Congestion des sinus | 2,3 % | 0,0 % | 1,8 % | 2,0 % |
| AFFECTIONS CUTANÉES ET SOUS-CUTANÉES | ||||
| Kératose sénile | 3,0 % | 0,7 % | 1,8 % | 1,4 % |
| Dermatite de contact | 0,7 % | 2,1 % | 0,9 % | 1,4 % |
| Ecchymose | 0,0 % | 0,0 % | 0,7 % | 1,6 % |
| Prurit | 1,3 % | 0,7 % | 2,1 % | 2,5 % |
| Rash | 3,7 % | 5,6 % | 2,8 % | 3,9 % |
| AFFECTIONS VASCULAIRES | ||||
| Hématome | 1,3 % | 0,0 % | 1,4 % | 1,1 % |
| Hypertension | 15,1 % | 16,1 % | 13,8 % | 15,2 % |
| Hypotension | 2,3 % | 4,2 % | 2,3 % | 1,8 % |
Un lien entre des réactions thromboemboliques artérielles, telles que définies par la Antiplatelet Trialists’ Collaboration, comprenant des décès vasculaires, des infarctus du myocarde non fatals, des accidents vasculaires cérébraux ischémiques non fatals et des accidents vasculaires cérébraux hémorragiques non fatals, et une exposition systémique à des inhibiteurs hautement puissants du VEGF (facteur de croissance vasculaire endothéliale) a été mis en évidence. Lorsque les données à 1 an des trois études de phase III (MARINA, ANCHOR et PIER) ont été regroupées, la fréquence globale des réactions thromboemboliques artérielles a été plus élevée chez les patients traités par le ranibizumab à 0,5 mg (2,5 %) que chez les patients du groupe témoin (1,1 %). Lors du regroupement des données de la seconde année des trois études de phase III (MARINA, ANCHOR et PIER), la fréquence globale des réactions thromboemboliques artérielles a été comparable chez les patients traités par le ranibizumab à 0,5 mg (4,1 %) et chez les patients du groupe témoin (3,6 %). En ce qui a trait aux accidents vasculaires cérébraux (AVC) fatals et non fatals, les résultats n’ont pas été constants sur l’ensemble des études. Dans le cadre de l’étude MARINA, on a observé un léger déséquilibre numérique entre le groupe traité par le ranibizumab à 0,5 mg (1,3 %) et le groupe témoin (0,4 %) au cours de la première année, et ce déséquilibre était encore présent à la fin de la deuxième année (3,3 % pour le traitement à 0,5 mg contre 1,3 % pour le traitement simulé). Les taux de fréquence d’AVC dans le cadre des études MARINA, ANCHOR et PIER sont indiqués dans le Tableau 7. Bien qu’on ait observé un faible taux annuel d’effets thromboemboliques artériels lors des essais cliniques portant sur le ranibizumab (un inhibiteur du VEGF), aucun déséquilibre entre les groupes de traitement ne s’est manifesté (Tableau 8). Il existe un risque potentiel de réactions thromboemboliques artérielles à la suite de l’administration intravitréenne d’inhibiteurs du VEGF.
Tableau 7 : Taux d’accidents vasculaires cérébraux (AVC) (fatals et non fatals), population traitée (données cumulatives sur 2 ans)
| Témoin | Ranibizumab à 0,3 mg | Ranibizumab à 0,5 mg | |
| MARINA – 1re année | 1/236 (0,4 %) | 1/238 (0,4 %) | 3/239 (1,3 %) |
| MARINA – 2e année | 3/236 (1,3 %) | 3/238 (1,3 %) | 8/239 (3,3 %) |
| ANCHOR – 1re année | 1/143 (0,7 %) | 1/137 (0,7 %) | 1/140 (0,7 %) |
| ANCHOR – 2e année | 2/143 (1,4 %) | 3/137 (2,2 %)a | 0/140 (0,0 %) |
| PIER – 1re année | 0/62 (0,0 %) | 0/59 (0,0 %) | 0/61 (0,0 %) |
| PIER – 2e annéeb | 0/62 (0,0 %) (avant permutation) 1/39 (2,6 %) (après permutation) | 0/59 (0,0 %) | 0/61 (0,0 %) |
- a) Comprend un cas grave d’infarctus cérébral (1re année), un cas d’accident ischémique cérébral (2e année) et un cas bénin d’accident ischémique cérébral (2e année)
- b) Après la visite du 12e mois dans le cadre de l’étude, les patients du groupe d’injections simulées pouvant permuter au groupe ranibizumab à 0,5 mg pour le reste de l’étude
Tableau 8 : Réactions thromboemboliques artérielles (RTA) telles que définies par la Antiplatelet Trialists’ Collaboration, population traitée (données cumulatives sur 2 ans)
| Témoin | Ranibizumab à 0,3 mg | Ranibizumab à 0,5 mg |
| MARINA – 1re année | 2/236 (0,8 %) | 4/238 (1,7 %) | 5/239 (2,1 %) |
| MARINA – 2e année | 9/236 (3,8 %) | 11/238 (4,6 %) | 11/239 (4,6 %) |
| ANCHOR – 1re année | 3/143 (2,1 %) | 3/137 (2,2 %) | 6/140 (4,3 %) |
| ANCHOR – 2e année | 6/143 (4,2 %) | 6/137 (4,4 %) | 7/140 (5,0 %) |
| PIER – 1re année | 0/62 (0,0 %) | 0/59 (0,0 %) | 0/61 (0,0 %) |
| PIER – 2e annéeb | 1/62 (1,6 %) (avant permutation) 1/39 (2,6 %) (après permutation) | 1/59 (1,7 %) | 0/61 (0,0 %) |
- a) Après la visite du 12e mois dans le cadre de l’étude, les patients du groupe d’injections simulées pouvant permuter au groupe ranibizumab à 0,5 mg pour le reste de l’étude.
L’étude multicentrique de phase IIIb SAILOR (FVF 3689g) visait à évaluer l’innocuité et la tolérabilité du ranibizumab chez des sujets présentant une néovascularisation choroïdienne secondaire à la dégénérescence maculaire liée à l’âge (DMLA) n’ayant jamais été traités ou ayant déjà été traités.
Dans le cadre de l’étude, on a procédé à une analyse intérimaire portant sur des données de presque 2 400 patients (répartis au hasard dans un rapport de 1:1 entre les deux doses de ranibizumab : 0,3 mg et 0,5 mg) sur une période moyenne de suivi de 230 jours. Le taux de fréquence globale d’AVC (fatals et non fatals) s’est révélé être de 1,1 % pour le groupe ranibizumab à 0,5 mg comparativement à 0,3 % pour le groupe ranibizumab à 0,3 mg (p = 0,021). Le taux de décès, toutes causes confondues, était de 1,6 % pour le groupe ranibizumab à 0,5 mg par rapport à 0,6 % pour le groupe ranibizumab à 0,3 mg (p = 0,029), alors que les écarts des taux de décès vasculaires (0,7 % pour le groupe ranibizumab à 0,5 mg contre 0,4 % pour le groupe ranibizumab à 0,3 mg) et des taux de réactions combinées, telles que définies par la Antiplatelet Trialists’ Collaboration (1,7 % pour le groupe ranibizumab à 0,5 mg contre 1,1 % pour le groupe ranibizumab à 0,3 mg), étaient plus faibles.
Une seconde analyse intérimaire fondée sur une période moyenne de suivi de 335 jours a révélé que l’écart entre les taux de fréquence d’AVC avait diminué lors d’une exposition accrue au traitement par le ranibizumab (1,3 % pour le groupe ranibizumab à 0,5 mg contre 0,6 % pour le groupe ranibizumab à 0,3 mg). Il en était de même pour l’écart entre les taux de fréquence globale de décès (2,0 % pour le groupe ranibizumab à 0,5 mg contre 1,3 % pour le groupe ranibizumab à 0,3 mg).
L’analyse finale du taux de fréquence d’accidents cérébraux dans le cadre de l’étude SAILOR a révélé une tendance à un taux plus élevé d’AVC chez le groupe de 0,5 mg par rapport à celui de 0,3 mg. Les IC respectives de 95 % pour le taux de fréquence globale d’accidents cérébraux étaient vastes (de 0,3 à 1,3 % pour le groupe de 0,3 mg et de 0,7 à 2,0 % pour celui de 0,5 mg). Le nombre d’accidents cérébraux était faible pour les deux groupes et il n’existe pas suffisamment de preuve permettant de conclure (ou de réfuter) qu’il existe un véritable écart entre les taux d’accidents cérébraux parmi les groupes de traitement. Quarante-neuf décès ont été signalés, dont 20 dans le groupe ranibizumab à 0,3 mg (1,7 %) et 29 dans le groupe ranibizumab à 0,5 mg (2,4 %). Parmi ceux-ci, 21 ont été classés comme des décès vasculaires, 11 dans le groupe ranibizumab à 0,3 mg (0,9 %) et 10 dans le groupe ranibizumab à 0,5 mg (0,8 %).
Population atteinte d'OMD
On a étudié l'innocuité du ranibizumab lors de deux essais contrôlés de 1 an, le premier avec injections simulées (étude D2201 – RESOLVE) et le second avec laser (étude D2301 – RESTORE), menés respectivement chez 102 et 235 patients traités par le ranibizumab en raison d'une déficience visuelle due à un OMD (voir 14.5 Essais cliniques – Médicament biologique de référence). La population de l'analyse de l’innocuité, regroupée suivant le traitement administré, se compose des sujets des deux études évaluables sur le plan de l'innocuité et ayant reçu au moins une dose du médicament à l'étude (496 sujets en tout). Les événements oculaires et non oculaires observés dans les essais RESOLVE et RESTORE étaient comparables, sur le plan de la fréquence et de la gravité, à ceux qui sont survenus lors des essais sur la DMLA néovasculaire. Les événements oculaires le plus fréquemment signalés chez les patients traités par le ranibizumab seul (données totalisées) ont été la douleur oculaire (14,3 %), l'hémorragie conjonctivale (14,3 %), l'augmentation de la pression intraoculaire (10,1 %), l'hyperémie conjonctivale (5,5 %) et la sensation de corps étranger dans l'œil (5,1 %). Quant aux effets non oculaires, les plus fréquents ont été la rhinopharyngite (9,7 %), l'hypertension (7,4 %) et la grippe (5,1 %).
Les effets indésirables oculaires et non oculaires survenus fréquemment, c'est-à-dire chez ≥ 1 % des patients traités par le ranibizumab (quel que soit le groupe), lors d'au moins une des deux études précitées (RESOLVE et RESTORE) et qui, soupçonne-t-on, pourraient être liés au ranibizumab, sont résumés au Tableau 9 et au Tableau 10 ci-dessous.
Dans le Tableau 11 sont ensuite énumérés les effets indésirables oculaires et non oculaires fréquents pour lesquels on a observé, lors d'au moins une des deux études précitées (RESOLVE et RESTORE), un écart de fréquence > 2 % entre les patients sous ranibizumab (quel que soit le groupe) et le groupe témoin, mais cette fois sans égard au lien avec le ranibizumab.
Tableau 9 : Effets oculaires indésirables dans l'œil à l'étude pour lesquels on soupçonne un lien avec le ranibizumab
Population de l'analyse de l’innocuité des études RESOLVE et RESTORE
Effets indésirables survenus à une fréquence ≥ 1 % sous ranibizumab (quel que soit le groupe) lors d'au moins une étude
% de patients Étude RESOLVE (groupes A + B)† | % de patients Étude RESTORE | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
CLASSE D’ORGANES Terme privilégié | Ranibizumab 6 mg/mL‡ (N = 51) | Ranibizumab 10 mg/mL‡ (N = 51) | Ranibizumab (données totalisées) (N = 102) | Simu-lation (N = 49) | Ranibizumab 0,5 mg (N = 115) | Ranibizumab 0,5 mg + laser (N = 120) | Laser (N = 110) | ||||||||||
| AFFECTIONS OCULAIRES | |||||||||||||||||
| Hémorragie conjonctivale | 19,6 % | 25,5 % | 22,5 % | 14,3 % | 7,0 % | 7,5 % | 0,0 % | ||||||||||
| Douleur oculaire | 15,7 % | 15,7 % | 15,7 % | 16,3 % | 10,4 % | 8,3 % | 10,0 % | ||||||||||
| Corps flottants vitréens | 2,0 % | 13,7 % | 7,8 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | ||||||||||
| Hyperémie conjonctivale | 3,9 % | 2,0 % | 2,9 % | 2,0 % | 7,0 % | 3,3 % | 5,5 % | ||||||||||
| Sensation de corps étranger dans l'œil | 5,9 % | 3,9 % | 4,9 % | 2,0 % | 3,5 % | 5,8 % | 1,8 % | ||||||||||
| Sécrétion lacrymale accrue | 3,9 % | 5,9 % | 4,9 % | 0,0 % | 1,7 % | 2,5 % | 0,9 % | ||||||||||
| Irritation oculaire | 5,9 % | 2,0 % | 3,9 % | 2,0 % | 1,7 % | 0,0 % | 1,8 % | ||||||||||
| Prurit oculaire | 3,9 % | 3,9 % | 3,9 % | 0,0 % | 0,9 % | 0,8 % | 1,8 % | ||||||||||
| Endophtalmie | 2,0 % | 3,9 % | 2,9 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | ||||||||||
| Hyperémie oculaire | 2,0 % | 3,9 % | 2,9 % | 8,2 % | 0,9 % | 0,8 % | 0,0 % | ||||||||||
| Vision trouble | 2,0 % | 3,9 % | 2,9 % | 0,0 % | 1,7 % | 0,8 % | 1,8 % | ||||||||||
| Hémorragie vitréenne | 2,0 % | 3,9 % | 2,9 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | ||||||||||
| Exsudats oculaires | 2,0 % | 0,0 % | 1,0 % | 0,0 % | 2,6 % | 2,5 % | 0,9 % | ||||||||||
| Troubles de la vue | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 2,6 % | 1,7 % | 0,0 % | ||||||||||
| Œdème palpébral | 0,0 % | 0,0 % | 0,0 % | 6,1 % | 1,7 % | 2,5 % | 0,9 % | ||||||||||
| Troubles vitréens | 2,0 % | 2,0 % | 2,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | ||||||||||
| Blépharite allergique | 0,0 % | 2,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | ||||||||||
| Œdème conjonctival | 2,0 % | 0,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | ||||||||||
| Affection de la cornée | 0,0 % | 2,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | ||||||||||
% de patients Étude RESOLVE (groupes A + B)† | % de patients Étude RESTORE |
|---|
CLASSE D’ORGANES Terme privilégié | Ranibizumab 6 mg/mL‡ (N = 51) | Ranibizumab 10 mg/mL‡ (N = 51) | Ranibizumab (données totalisées) (N = 102) | Simu-lation (N = 49) | Ranibizumab 0,5 mg (N = 115) | Ranibizumab 0,5 mg + laser (N = 120) | Laser (N = 110) |
|---|---|---|---|---|---|---|---|
| Érosion de la cornée | 2,0 % | 0,0 % | 1,0 % | 2,0 % | 0,9 % | 0,8 % | 0,0 % |
| Érythème palpébral | 2,0 % | 0,0 % | 1,0 % | 0,0 % | 0,9 % | 0,0 % | 0,0 % |
| Affection oculaire | 2,0 % | 0,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % |
| Opacités du cristallin | 2,0 % | 0,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % |
| Occlusion de l'artère rétinienne | 0,0 % | 2,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % |
| Affection rétinienne | 2,0 % | 0,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % |
| Exsudats rétiniens | 2,0 % | 0,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % |
| Kératite ulcéreuse | 2,0 % | 0,0 % | 1,0 % | 0,0 % | 0,9 % | 0,0 % | 0,0 % |
| AFFECTIONS GÉNÉRALES ET ANOMALIES AU POINT D'ADMINISTRATION | |||||||
| Sensation de corps étranger | 2,0 % | 0,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % |
| INFECTIONS ET INFESTATIONS | |||||||
| Hypopion | 2,0 % | 0,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % |
| BLESSURES, EMPOISONNEMENT ET COMPLICATIONS DE LA PROCÉDURE D’INJECTION | |||||||
| Complication post-intervention | 3,9 % | 2,0 % | 2,9 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % |
| Abrasion cornéenne | 0,0 % | 2,0 % | 1,0 % | 0,0 % | 0,0 % | 0,8 % | 0,0 % |
| Corps étranger dans l'œil | 0,0 % | 2,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % |
| Erreur de médicament | 2,0 % | 0,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % |
| INVESTIGATIONS | |||||||
| Pression intraoculaire accrue | 11,8 % | 27,5 % | 19,6 % | 0,0 % | 0,9 % | 0,8 % | 0,0 % |
† L'étude RESOLVE (D2201) comportait un volet d'exploration (groupe A) et un volet de confirmation (groupe B) (voir 14.5 ESSAIS CLINIQUES – Médicament biologique de référence). Seules les données d'innocuité visant l'ensemble de la population (groupes A + B) sont présentées ici.
‡ En réalité, les sujets du groupe 6 mg/mL ont reçu une dose de ranibizumab de 0,3 mg ou de 0,6 mg et ceux du groupe 10 mg/mL, une dose de ranibizumab de 0,5 mg ou de 1,0 mg.
Tableau 10 : Effets non oculaires indésirables pour lesquels on soupçonne un lien avec le ranibizumab
Population de l'analyse de l’innocuité des études RESOLVE et RESTORE
Effets indésirables survenus à une fréquence de ≥ 1 % sous ranibizumab (quel que soit le groupe) lors d'au moins une étude
% de patients Étude RESOLVE (groupes A + B)† | % de patients Étude RESTORE | ||||||||||||||||
CLASSE D’ORGANES Terme privilégié | Ranibizumab 6 mg/mL‡ (N = 51) | Ranibizumab 10 mg/mL‡ (N = 51) | Ranibizumab (données totalisées) (N = 102) | Simulation (N = 49) | Ranibizumab 0,5 mg (N = 115) | Ranibizumab 0,5 mg + laser (N = 120) | Laser (N = 110) | ||||||||||
| AFFECTIONS CARDIAQUES | |||||||||||||||||
| Infarctus du myocarde | 0,0 % | 2,0 % | 1,0 % | 2,0 % | 0,0 % | 0,0 % | 0,0 % | ||||||||||
| AFFECTIONS GASTRO-INTESTINALES | |||||||||||||||||
| Nausées | 0,0 % | 2,0 % | 1,0 % | 0,0 % | 0,9 % | 0,0 % | 0,0 % | ||||||||||
| AFFECTIONS GÉNÉRALES ET ANOMALIES AU POINT D’ADMINISTRATION | |||||||||||||||||
| Douleurs faciales | 0,0 % | 2,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | ||||||||||
| Sensation de corps étranger | 2,0 % | 0,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | ||||||||||
| BLESSURES, EMPOISONNEMENT ET COMPLICATIONS DE LA PROCÉDURE D’INJECTION | |||||||||||||||||
| Hypertension pendant l’intervention | 2,0 % | 0,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | ||||||||||
| INVESTIGATIONS | |||||||||||||||||
| Irrégularités de la fréquence cardiaque | 3,9 % | 2,0 % | 2,9 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | ||||||||||
| Tension artérielle accrue | 2,0 % | 2,0 % | 2,0 % | 2,0 % | 0,0 % | 0,0 % | 0,0 % | ||||||||||
| AFFECTIONS RESPIRATOIRES, THORACIQUES ET MÉDIASTINALES | |||||||||||||||||
| Embolie pulmonaire | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 1,7 % | 0,0 % | 0,0 % | ||||||||||
| AFFECTIONS VASCULAIRES | |||||||||||||||||
| Hypertension | 3,9 % | 2,0 % | 2,9 % | 4,1 % | 0,9 % | 0,0 % | 0,9 % | ||||||||||
| Hypertension accélérée | 0,0 % | 2,0 % | 1,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | ||||||||||
† L'étude RESOLVE (D2201) comportait un volet d'exploration (groupe A) et un volet de confirmation (groupe B) (voir 14.5 ESSAIS CLINIQUES – Médicament biologique de référence). Seules les données d'innocuité visant l'ensemble de la population (groupes A + B) sont présentées ici.
‡ En réalité, les sujets du groupe 6 mg/mL ont reçu une dose de ranibizumab de 0,3 mg ou de 0,6 mg et ceux du groupe 10 mg/mL, une dose de ranibizumab de 0,5 mg ou de 1,0 mg.
Tableau 11: Effets indésirables oculaires (dans l'œil à l'étude) et non oculaires, liés ou non au traitement, avec écart de fréquence de > 2 % entre les sujets sous ranibizumab (quel que soit le groupe) et les témoins, et observés plus souvent dans le groupe ranibizumab lors d'au moins une étude – Population de l'analyse de l’innocuité des études RESOLVE et RESTORE
% de patients Étude RESOLVE (groupes A + B)† | % de patients Étude RESTORE | |||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
CLASSE D’ORGANES Terme privilégié | Ranibizumab 6 mg/mL‡ (N = 51) | Ranibizumab 10 mg/mL‡ (N = 51) | Ranibizumab (données totalisées) (N = 102) | Simulation (N = 49) | Ranibizumab 0,5 mg (N = 115) | Ranibizumab 0,5 mg + laser (N = 120) | Laser (N = 110) | |||||||||
| AFFECTIONS DES SYSTÈMES SANGUIN ET LYMPHATIQUE | ||||||||||||||||
| Anémie | 5,9 % | 3,9 % | 4,9 % | 0,0 % | 0,9 % | 1,7 % | 2,7 % | |||||||||
| AFFECTIONS OCULAIRES | ||||||||||||||||
| Hémorragie conjonctivale | 19,6 % | 25,5 % | 22,5 % | 14,3 % | 7,0 % | 8,3 % | 0,0 % | |||||||||
| Corps flottants vitréens | 2,0 % | 15,7 % | 8,8 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | |||||||||
| Sécrétion lacrymale accrue | 7,8 % | 7,8 % | 7,8 % | 0,0 % | 1,7 % | 3,3 % | 0,9 % | |||||||||
| Hyperémie conjonctivale | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 7,8 % | 5,0 % | 5,5 % | |||||||||
| Sensation de corps étranger dans l'œil | 5,9 % | 5,9 % | 5,9 % | 2,0 % | 4,3 % | 6,7 % | 1,8 % | |||||||||
| Affection de la cornée | 5,9 % | 3,9 % | 4,9 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | |||||||||
| Hémorragie vitréenne | 2,0 % | 7,8 % | 4,9 % | 0,0 % | 0,9 % | 0,8 % | 1,8 % | |||||||||
| Irritation oculaire | 5,9 % | 2,0 % | 3,9 % | 2,0 % | 1,7 % | 0,0 % | 2,7 % | |||||||||
| Affection rétinienne | 5,9 % | 2,0 % | 3,9 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | |||||||||
| Troubles de la vue | 5,9 % | 2,0 % | 3,9 % | 2,0 % | 0,0 % | 0,0 % | 0,0 % | |||||||||
| Rétinopathie diabétique | 2,0 % | 0,0 % | 1,0 % | 2,0 % | 0,9 % | 5,0 % | 2,7 % | |||||||||
| Endophtalmie | 2,0 % | 3,9 % | 2,9 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | |||||||||
| Déficience visuelle | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 3,5 % | 1,7 % | 0,9 % | |||||||||
| Opacités du cristallin | 2,0 % | 3,9 % | 2,9 % | 0,0 % | 0,0 % | 0,0 % | 0,9 % | |||||||||
| Hémorragie rétinienne | 2,0 % | 3,9 % | 2,9 % | 6,1 % | 0,0 % | 0,0 % | 0,9 % | |||||||||
| Exsudats oculaires | 2,0 % | 0,0 % | 1,0 % | 0,0 % | 2,6 % | 3,3 % | 0,9 % | |||||||||
| AFFECTIONS GASTRO-INTESTINALES | ||||||||||||||||
| Vomissements | 3,9 % | 0,0 % | 2,0 % | 0,0 % | 0,9 % | 0,8 % | 3,6 % | |||||||||
% de patients Étude RESOLVE (groupes A + B)† | % de patients Étude RESTORE |
|---|
CLASSE D’ORGANES Terme privilégié | Ranibizumab 6 mg/mL‡ (N = 51) | Ranibizumab 10 mg/mL‡ (N = 51) | Ranibizumab (données totalisées) (N = 102) | Simulation (N = 49) | Ranibizumab 0,5 mg (N = 115) | Ranibizumab 0,5 mg + laser (N = 120) | Laser (N = 110) | |||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Constipation | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 0,9 % | 3,3 % | 0,9 % | |||||||||||
| AFFECTIONS GÉNÉRALES ET ANOMALIES AU POINT D’ADMINISTRATION | ||||||||||||||||||
| Fatigue | 0,0 % | 3,9 % | 2,0 % | 0,0 % | 0,9 % | 0,8 % | 0,9 % | |||||||||||
| Sensation de corps étranger | 3,9 % | 0,0 % | 2,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | |||||||||||
| INFECTIONS ET INFESTATIONS | ||||||||||||||||||
| Rhinopharyngite | 9,8 % | 9,8 % | 9,8 % | 2,0 % | 9,6 % | 10,0 % | 14,5 % | |||||||||||
| Grippe | 3,9 % | 5,9 % | 4,9 % | 2,0 % | 5,2 % | 1,7 % | 5,5 % | |||||||||||
| Cystite | 3,9 % | 0,0 % | 2,0 % | 0,0 % | 0,9 % | 1,7 % | 0,0 % | |||||||||||
| Infection des voies urinaires | 3,9 % | 0,0 % | 2,0 % | 2,0 % | 3,5 % | 0,8 % | 0,0 % | |||||||||||
| Rhinite | 0,0 % | 0,0 % | 0,0 % | 2,0 % | 2,6 % | 0,0 % | 0,0 % | |||||||||||
| BLESSURES, EMPOISONNEMENT ET COMPLICATIONS DE LA PROCÉDURE D'INJECTION | ||||||||||||||||||
| Complication postintervention | 3,9 % | 2,0 % | 2,9 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | |||||||||||
| INVESTIGATIONS | ||||||||||||||||||
| Pression intraoculaire accrue | 11,8 % | 29,4 % | 20,6 % | 2,0 % | 0,0 % | 0,0 % | 0,0 % | |||||||||||
| Irrégularité de la fréquence cardiaque | 3,9 % | 2,0 % | 2,9 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | |||||||||||
| Créatinine sanguine accrue | 0,0 % | 0,0 % | 0,0 % | 0,0 % | 2,6 % | 0,0 % | 0,0 % | |||||||||||
| AFFECTIONS MÉTABOLIQUES ET NUTRITIONNELLES | ||||||||||||||||||
| Hypoglycémie | 3,9 % | 3,9 % | 3,9 % | 0,0 % | 1,7 % | 2,5 % | 3,6 % | |||||||||||
| Hyperglycémie | 3,9 % | 0,0 % | 2,0 % | 0,0 % | 0,9 % | 1,7 % | 0,9 % | |||||||||||
| AFFECTIONS MUSCULOSQUELETTIQUES ET DU TISSU CONJONCTIF | ||||||||||||||||||
| Arthrose | 3,9 % | 0,0 % | 2,0 % | 0,0 % | 0,0 % | 0,0 % | 0,9 % | |||||||||||
| Douleur aux extrémités | 0,0 % | 2,0 % | 1,0 % | 0,0 % | 2,6 % | 0,0 % | 0,0 % | |||||||||||
| AFFECTIONS PSYCHIATRIQUES | ||||||||||||||||||
| Dépression | 3,9 % | 0,0 % | 2,0 % | 0,0 % | 0,9 % | 0,8 % | 0,9 % | |||||||||||
| Nervosité | 3,9 % | 0,0 % | 2,0 % | 0,0 % | 0,0 % | 0,0 % | 0,0 % | |||||||||||
† L'étude RESOLVE (D2201) comportait un volet d'exploration (groupe A) et un volet de confirmation (groupe B) (voir 14.5 ESSAIS CLINIQUES – Médicament biologique de référence). Seules les données d'innocuité visant l'ensemble de la population (groupes A + B) sont présentées ici.
‡ En réalité, les sujets du groupe 6 mg/mL ont reçu une dose de ranibizumab de 0,3 mg ou de 0,6 mg et ceux du groupe 10 mg/mL, une dose de ranibizumab de 0,5 mg ou de 1,0 mg.
Dans les études RESOLVE et RESTORE, on n'a pas noté de déséquilibre significatif entre les groupes ranibizumab et témoins au chapitre de la fréquence des réactions thromboemboliques artérielles. Lors de l'étude RESOLVE, on a signalé des réactions thromboemboliques artérielles chez 3 patients du groupe ranibizumab à 10 mg/mL (5,9 %) et 2 patients du groupe simulation (4,1 %). Une des 3 manifestations observées dans le groupe traité (occlusion de l'artère rétinienne) a été rangée dans la catégorie des réactions thromboemboliques artérielles, mais on précise qu'elle a été provoquée par la pression de l'injection intraoculaire et non pas par une réaction thromboembolique artérielle. Lors de l'étude RESTORE, on a fait état d'une réaction thromboembolique artérielle chez 4 patients du groupe ranibizumab (3,5 %), 4 patients du groupe ranibizumab + laser (3,3 %) et 3 patients du groupe laser (2,7 %).
Une méta-analyse de données d’innocuité groupées provenant d’études mondiales terminées avec répartition aléatoire et menées à double insu a révélé une fréquence plus élevée d’infection/inflammation de la plaie non oculaires, non graves chez les patients atteints d’œdème maculaire diabétique traités par le ranibizumab à 0,5 mg (1,85/100 années-patients) comparativement aux témoins (0,27/100 années-patients). La relation avec l’emploi du ranibizumab demeure inconnue.
Population atteinte d’OVR
L’innocuité de Ranopto a été étudiée au cours de deux essais de 12 mois (BRAVO et CRUISE) réalisés auprès de 264 et de 261 patients présentant une déficience visuelle due à un œdème maculaire secondaire à une occlusion de branche veineuse rétinienne (OBVR) ou à une occlusion de la veine centrale de la rétine (OVCR) traités par le ranibizumab (voir 14.5 Essais cliniques – Médicament biologique de référence). La population évaluable sur le plan de l’innocuité comprenait tous les patients qui ont pris part aux études BRAVO et CRUISE et qui ont reçu au moins 1 injection du médicament à l’étude. Les événements oculaires et non oculaires observés durant les essais BRAVO et CRUISE montraient une fréquence et une gravité comparables à ceux qui sont survenus lors des essais sur la DMLA néovasculaire; aucun nouveau signe de toxicité n’a été observé dans la population atteinte d’OVR. Les événements oculaires le plus fréquemment signalés dans les groupes ayant reçu le ranibizumab au cours de la phase de traitement de 6 mois étaient l’hémorragie conjonctivale, les exsudats rétiniens et la douleur oculaire. L’effet indésirable non oculaire signalé le plus fréquemment, dans l’ensemble, durant la phase de traitement était l’hypertension (8,1 % dans le groupe d’injections simulées vs 6,0 % et 5,0 % dans les groupes ayant respectivement reçu 0,3 mg et 0,5 mg de ranibizumab). En général, dans les deux études, le profil d’innocuité cumulatif à 12 mois du ranibizumab correspondait à celui observé à 6 mois.
Les effets indésirables oculaires et non oculaires survenus chez ≥ 1 % des patients traités par le ranibizumab au cours des études contrôlées de phase III sur l’OVR BRAVO et CRUISE (données totalisées) sont résumés au Tableau 12 et au Tableau 13 ci-dessous.
Tableau 12 : Effets oculaires indésirables dans l’œil à l’étude, indépendants de tout lien avec le traitement, par classe d’organes et terme privilégié, observés au cours de la phase de traitement de 6 mois (taux de fréquence d’au moins 1,0 % dans le groupe ranibizumab) chez la population visée par les essais d’innocuité de BRAVO et CRUISE (données totalisées)
CLASSE D’ORGANES Terme privilégié | Simulation N = 260 (%) | Ranibizumab 0,3 mg N = 266 ( %) | Ranibizumab 0,5 mg N = 259 ( %) |
|---|---|---|---|
| AFFECTIONS OCULAIRES | |||
| Hémorragie conjonctivale | 37,3 % | 51,5 % | 47,9 % |
| Exsudats rétiniens | 12,7 % | 25,9 % | 20,8 % |
| Douleur oculaire | 12,3 % | 16,5 % | 17,4 % |
| Affection vasculaire rétinienne | 9,2 % | 11,3 % | 12,4 % |
| Hémorragie rétinienne | 11,2 % | 12,0 % | 11,2 % |
| Maculopathie | 7,3 % | 13,5 % | 10,8 % |
| Dépigmentation rétinienne | 4,2 % | 6,4 % | 8,9 % |
| Myodopsie | 2,3 % | 9,8 % | 6,9 % |
| Sensation de corps étranger dans l’œil | 5,0 % | 3,8 % | 6,9 % |
| Affection oculaire vasculaire | 5,0 % | 6,4 % | 6,6 % |
| Irritation oculaire | 6,2 % | 5,3 % | 6,6 % |
| Hyperémie oculaire | 2,7 % | 6,8 % | 5,0 % |
| Vision trouble | 3,1 % | 3,4 % | 4,6 % |
| Décollement du vitré | 2,3 % | 2,6 % | 3,9 % |
| Hémorragie vitréenne | 5,8 % | 4,1 % | 3,5 % |
| Sécheresse oculaire | 2,7 % | 2,3 % | 2,7 % |
| Gêne oculaire | 2,3 % | 1,1 % | 2,3 % |
| Affection rétinienne | 1,2 % | 1,1 % | 2,3 % |
| Pigmentation rétinienne | 3,5 % | 3,0 % | 2,3 % |
| Sécrétion lacrymale accrue | 2,7 % | 3,8 % | 1,9 % |
| Œdème maculaire | 6,2 % | 3,4 % | 1,9 % |
| Cataracte | 0,4 % | 1,1 % | 1,5 % |
| Kératite ponctuée | 0,8 % | 1,9 % | 1,5 % |
| Atrophie optique | 0,4 % | 0,0 % | 1,5 % |
| Photopsie | 1,2 % | 1,5 % | 1,5 % |
| Conjonctivite | 0,0 % | 0,0 % | 1,2 % |
CLASSE D’ORGANES Terme privilégié | Simulation N = 260 (%) | Ranibizumab 0,3 mg N = 266 ( %) | Ranibizumab 0,5 mg N = 259 ( %) |
|---|---|---|---|
| Kératite | 0,0 % | 0,4 % | 1,2 % |
| Prurit oculaire | 2,3 % | 2,6 % | 1,2 % |
| Baisse de l’acuité visuelle | 1,2 % | 0,0 % | 1,2 % |
| Métamorphopsie | 1,2 % | 1,9 % | 1,2 % |
| Iritis | 2,7 % | 1,1 % | 0,8 % |
| Exsudats oculaires | 1,2 % | 1,1 % | 0,8 % |
| Œdème papillaire | 1,9 % | 1,1 % | 0,8 % |
| Affection vasculaire du disque optique | 3,1 % | 4,1 % | 0,8 % |
| Dégénérescence rétinienne | 0,0 % | 1,1 % | 0,8 % |
| Diplopie | 0,4 % | 1,5 % | 0,8 % |
| Déficience visuelle | 1,2 % | 2,3 % | 0,8 % |
| Hyperémie conjonctivale | 0,4 % | 1,5 % | 0,4 % |
| Blépharite | 1,2 % | 1,1 % | 0,4 % |
| Enflure oculaire | 0,0 % | 1,5 % | 0,4 % |
| BLESSURES, EMPOISONNEMENT ET COMPLICATIONS DE LA PROCÉDURE D’INJECTION | |||
| Abrasion cornéenne | 1,5 % | 1,5 % | 0,4 % |
| INVESTIGATIONS | |||
| Pression intraoculaire accrue | 2.3 % | 6.8 % | 6.6 % |
Tableau 13 : Effets non oculaires indésirables, indépendants de tout lien avec le traitement, par classe d’organes et terme privilégié, observés au cours de la phase de traitement de 6 mois (taux de fréquence d’au moins 1,0 % dans le groupe ayant reçu la monothérapie par le ranibizumab) chez la population de l’analyse de l’innocuité des études BRAVO et CRUISE (données totalisées)
Classe d’organes Terme privilégié | Simulation N = 260 (%) | Ranibizumab 0,3 mg N = 266 (%) | Ranibizumab 0,5 mg N = 259 (%) |
|---|---|---|---|
| AFFECTIONS DES SYSTÈMES SANGUIN ET LYMPHATIQUE | |||
| Anémie | 1,2 % | 1,1 % | 1,2 % |
| AFFECTION DE L’OREILLE ET DU LABYRINTHE | |||
| Vertige | 2,7 % | 1,1 % | 0,4 % |
| AFFECTIONS GASTRO-INTESTINALES | |||
Classe d’organes Terme privilégié | Simulation N = 260 (%) | Ranibizumab 0,3 mg N = 266 (%) | Ranibizumab 0,5 mg N = 259 (%) |
|---|---|---|---|
| Nausées | 1,5 % | 0,8 % | 1,2 % |
| Vomissements | 1,5 % | 0,4 % | 1,2 % |
| Reflux gastro-œsophagien pathologique | 0,4 % | 1,1 % | 0,8 % |
| Diarrhée | 2,7 % | 1,9 % | 0,4 % |
| AFFECTIONS GÉNÉRALES ET ANOMALIES AU POINT D’ADMINISTRATION | |||
| Douleur | 0,8 % | 1,1 % | 0,8 % |
| Fatigue | 0,8 % | 1,1 % | 0,0 % |
| AFFECTIONS IMMUNITAIRES | |||
| Hypersensibilité | 0,4 % | 0,8 % | 1,5 % |
| Allergie saisonnière | 1,9 % | 1,5 % | 0,4 % |
| INFECTIONS ET INFESTATIONS | |||
| Rhinopharyngite | 3,8 % | 5,3 % | 5,4 % |
| Grippe | 1,9 % | 1,5 % | 3,1 % |
| Sinusite | 1,9 % | 5,3 % | 3,1 % |
| Infection des voies respiratoires supérieures | 1,5 % | 2,6 % | 2,3 % |
| Cystite | 0,4 % | 0,4 % | 1,2 % |
| Infection des voies urinaires | 1,5 % | 1,9 % | 0,8 % |
| Bronchite | 1,5 % | 1,1 % | 0,4 % |
| Pneumonie | 1,5 % | 1,5 % | 0,4 % |
| BLESSURES, EMPOISONNEMENT ET COMPLICATIONS DE LA PROCÉDURE D’INJECTION | |||
| Chute | 2,3 % | 0,8 % | 1,9 % |
| Contusion | 1,9 % | 0,8 % | 1,5 % |
| Fracture d’un membre supérieur | 0,0 % | 1,1 % | 0,0 % |
| INVESTIGATIONS | |||
| Tension artérielle accrue | 0,8 % | 0,8 % | 1,2 % |
| AFFECTIONS MÉTABOLIQUES ET NUTRITIONNELLES | |||
| Hypercholestérolémie | 1,2 % | 1,5 % | 0,8 % |
| AFFECTIONS MUSCULOSQUELETTIQUES ET DU TISSU CONJONCTIF | |||
| Douleur dorsale | 0,8 % | 1,5 % | 2,7 % |
| Arthralgie | 0,8 % | 1,1 % | 2,3 % |
| Ostéoporose | 0,4 % | 0,0 % | 1,2 % |
Classe d’organes Terme privilégié | Simulation N = 260 (%) | Ranibizumab 0,3 mg N = 266 (%) | Ranibizumab 0,5 mg N = 259 (%) |
|---|---|---|---|
| Arthrite | 0,4 % | 1,1 % | 0,8 % |
| Douleur aux extrémités | 0,8 % | 1,1 % | 0,8 % |
| Cervicalgie | 0,4 % | 1,1 % | 0,0 % |
| Arthrose | 0,4 % | 1,5 % | 0,0 % |
| AFFECTIONS DU SYSTÈME NERVEUX | |||
| Céphalées | 3,5 % | 4,9 % | 2,7 % |
| Céphalées sinusales | 0,4 % | 0,0 % | 1,2 % |
| Étourdissements | 3,5 % | 2,3 % | 0,8 % |
| AFFECTIONS PSYCHIATRIQUES | |||
| Dépression | 0,4 % | 0,8 % | 1,2 % |
| Anxiété | 1,5 % | 1,5 % | 0,8 % |
| AFFECTIONS RESPIRATOIRES, THORACIQUES ET MÉDIASTINALES | |||
| Toux | 1,5 % | 1,1 % | 1,5 % |
| Congestion des sinus | 0,4 % | 0,8 % | 1,5 % |
| AFFECTIONS CUTANÉES ET SOUS-CUTANÉES | |||
| Hyperhidrose | 0,0 % | 0,0 % | 1,2 % |
| AFFECTIONS VASCULAIRES | |||
| Hypertension | 8,1 % | 6,0 % | 5,0 % |
Selon les données totalisées des études BRAVO et CRUISE, 5 patients sur les 260 (1,9 %) qui ont reçu les injections simulées et 8 patients sur les 259 (3,1 %) qui ont reçu le ranibizumab à 0,5 mg ont présenté une sinusite.
On n’a observé aucun déséquilibre significatif entre le groupe ranibizumab et le groupe témoin en ce qui a trait au taux de fréquence des réactions thromboemboliques artérielles au cours de la phase de traitement de 6 mois des études BRAVO et CRUISE. Dans l’étude BRAVO, le taux de réactions thromboemboliques artérielles telles que définies par la Antiplatelet Trialists’ Collaboration survenues au cours de la phase de traitement de 6 mois était comparable entre les groupes, 1 sujet (0,8 %) ayant présenté une hémorragie vasculaire cérébrale non fatale dans le groupe sous injections simulées, aucun sujet n’ayant présenté une réaction thromboembolique artérielle dans le groupe traité par le ranibizumab à 0,3 mg et 2 sujets (1,5 %) ayant chacun présenté une réaction thromboembolique artérielle (infarctus du myocarde non fatal et hémorragie vasculaire cérébrale) dans le groupe ranibizumab à 0,5 mg. Lors de l’étude CRUISE, le taux de réactions thromboemboliques artérielles telles que définies par la Antiplatelet Trialists’ Collaboration au cours de la phase de traitement de 6 mois était lui aussi équilibré entre les groupes : 1 sujet (0,8 %) dans le groupe des injections simulées, 1 sujet (0,8 %) dans le groupe ranibizumab à 0,3 mg et 1 sujet (0,8 %) dans le groupe ranibizumab à 0,5 mg ayant présenté une telle réaction (infarctus du myocarde non fatal). À 12 mois, les taux de ces réactions étaient faibles (< 2,5 %) dans les groupes ranibizumab à 0,3 mg et à 0,5 mg.
Le profil d’innocuité à long terme du ranibizumab observé durant les études BRIGHTER et CRYSTAL, chacune d’une durée de 24 mois, correspondait au profil d’innocuité connu du ranibizumab (voir 14 ESSAIS CLINIQUES; 8.5 Effets indésirables signalés après la commercialisation du produit).
Population atteinte de MP
L’innocuité du ranibizumab a été évaluée dans le cadre d’un essai clinique de 12 mois (RADIANCE) mené auprès de 224 patients atteints de MP traités par le ranibizumab (voir 14.5 Essais cliniques – Médicament biologique de référence). La population évaluable sur le plan de l’innocuité comprenait tous les patients soumis à la répartition aléatoire qui ont reçu au moins une dose du traitement à l’étude (ranibizumab [simulation] et/ou thérapie photodynamique [TPD] à la vertéporfine [simulation]) et chez lesquels l’innocuité a été évaluée au moins une fois après le début de l’essai. Les événements oculaires et non oculaires observés durant cet essai montraient une fréquence et une gravité correspondant à ceux qui sont survenus lors des essais sur la DMLA néovasculaire. Dans l’ensemble, jusqu’à la fin du 12e mois, les effets indésirables oculaires le plus fréquemment signalés suivant le traitement par le ranibizumab étaient l’hémorragie conjonctivale, la kératite ponctuée, l’élévation de la pression intraoculaire, la douleur oculaire et les saignements au point d’injection. Les effets indésirables non oculaires signalés le plus souvent jusqu’à la fin du 12e mois dans les groupes traités par le ranibizumab étaient la rhinopharyngite, les céphalées, l’hypertension, les infections des voies respiratoires supérieures, les infections des voies urinaires, la douleur dorsale, la grippe et la douleur abdominale.
Les effets indésirables oculaires et non oculaires survenus chez ≥ 1 % des patients traités par le ranibizumab au cours de l’étude contrôlée de phase III sur la MP sont résumés au Tableau 14 et au Tableau 15 ci-dessous.
Tableau 14 : Effets indésirables oculaires dans l’œil à l’étude, indépendants de tout lien avec le traitement, par classe d’organes et terme privilégié, observés jusqu’à la fin du 12e mois (taux de fréquence d’au moins 1,0 % dans les groupes traités par le ranibizumab [groupes I et II]) lors de l’essai RADIANCE (population de l’analyse d’innocuité)
| Ranibizumab à 0,5 mg | Vertéporfine – TPD |
CLASSE D’ORGANE Terme privilégié | Groupe I selon la stabilisation de l’acuité visuelle N = 106 n (%) | Groupe II selon l’activité de la maladie N = 118 n (%) | Groupe III traité par le ranibizumab à 0,5 mg à partir du 3e mois N = 38 n (%) | Groupe III non traité par le ranibizumab à 0,5 mg à partir du 3e mois N = 15 n (%) |
| AFFECTIONS OCULAIRES | 39 (36,8) | 36 (30,5) | 12 (31,6) | 4 (26,7) |
| Hémorragie conjonctivale | 12 (11,3) | 12 (10,2) | 2 (5,3) | 0 |
| Kératite ponctuée | 8 (7,5) | 3 (2,5) | 2 (5,3) | 0 |
| Corps flottants vitréens | 5 (4,7) | 1 (0,8) | 0 | 0 |
| Sécheresse oculaire | 4 (3,8) | 2 (1,7) | 0 | 1 (6,7) |
| Douleur oculaire | 4 (3,8) | 4 (3,4) | 1 (2,6) | 1 (6,7) |
| Blépharite | 2 (1,9) | 2 (1,7) | 0 | 0 |
| Conjonctivite | 2 (1,9) | 1 (0,8) | 0 | 0 |
| Œdème palpébral | 2 (1,9) | 0 | 0 | 0 |
| Déchirement de la rétine | 2 (1,9) | 1 (0,8) | 0 | 0 |
| Cataracte | 1 (0,9) | 2 (1,7) | 0 | 1 (6,7) |
| Conjonctivite allergique | 1 (0,9) | 5 (4,2) | 1 (2,6) | 0 |
| Hyperémie oculaire | 1 (0,9) | 2 (1,7) | 1 (2,6) | 0 |
| Hémorragie rétinienne | 1 (0,9) | 3 (2,5) | 0 | 0 |
| Métamorphopsie | 0 | 3 (2,5) | 0 | 0 |
| AFFECTIONS GÉNÉRALES ET ANOMALIES AU POINT D’ADMINISTRATION | 4 (3,8) | 3 (2,5) | 2 (5,3) | 0 |
| Saignement au point d’injection | 3 (2,8) | 3 (2,5) | 2 (5,3) | 0 |
| INVESTIGATIONS | 3 (2,8) | 7 (5,9) | 4 (10,5) | 0 |
| Pression intraoculaire accrue | 3 (2,8) | 7 (5,9) | 4 (10,5) | 0 |
TPD = thérapie photodynamique
Tableau 15 : Effets indésirables non oculaires, indépendants de tout lien avec le traitement, par classe d’organes et terme privilégié, observés jusqu’à la fin du 12e mois (taux de fréquence d’au moins 1,0 % dans les groupes traités par le ranibizumab [groupes I et II]) lors de l’essai RADIANCE (population de l’analyse d’innocuité)
| Ranibizumab à 0,5 mg | Vertéporfine – TPD | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
CLASSE D’ORGANE Terme privilégié | Groupe I selon la stabilisation de l’acuité visuelle N = 106 n (%) | Groupe II selon l’activité de la maladie N = 118 n (%) | Groupe III traité par le ranibizumab à 0,5 mg à partir du 3e mois N = 38 n (%) | Groupe III non traité par le ranibizumab à 0,5 mg à partir du 3e mois N = 15 n (%) | |||||||||||
| AFFECTIONS DE L’OREILLE ET DU LABYRINTHE | 2 (1,9) | 4 (3,4) | 0 | 1 (6,7) | |||||||||||
| Acouphène | 0 | 2 (1,7) | 0 | 1 (6,7) | |||||||||||
| AFFECTIONS GASTROINTESTINALES | 11 (10,4) | 16 (13,6) | 3 (7,9) | 1 (6,7) | |||||||||||
| Douleur abdominale | 3 (2,8) | 1 (0,8) | 0 | 0 | |||||||||||
| Nausées | 2 (1,9) | 1 (0,8) | 1 (2,6) | 0 | |||||||||||
| Mal de dents | 2 (1,9) | 1 (0,8) | 0 | 0 | |||||||||||
| Vomissements | 2 (1,9) | 1 (0,8) | 0 | 0 | |||||||||||
| Caries dentaires | 0 | 2 (1,7) | 0 | 1 (6,7) | |||||||||||
| Hémorroïdes | 0 | 2 (1,7) | 0 | 0 | |||||||||||
| Trouble dentaire | 0 | 2 (1,7) | 0 | 0 | |||||||||||
| AFFECTIONS GÉNÉRALES ET ANOMALIES AU SITE D’ADMINISTRATION | 5 (4,7) | 4 (3,4) | 1 (2,6) | 0 | |||||||||||
| Fatigue | 0 | 2 (1,7) | 0 | 0 | |||||||||||
| AFFECTIONS IMMUNITAIRES | 1 (0,9) | 2 (1,7) | 0 | 0 | |||||||||||
| Allergie saisonnière | 0 | 2 (1,7) | 0 | 0 | |||||||||||
| INFECTIONS ET INFESTATIONS | 25 (23,6) | 24 (20,3) | 8 (21,1) | 5 (33,3) | |||||||||||
| Rhinopharyngite | 12 (11,3) | 12 (10,2) | 1 (2,6) | 2 (13,3) | |||||||||||
| Infection des voies respiratoires supérieures | 3 (2,8) | 4 (3,4) | 1 (2,6) | 0 | |||||||||||
| Infection des voies urinaires | 3 (2,8) | 3 (2,5) | 0 | 0 | |||||||||||
| Bactériurie | 2 (1,9) | 0 | 0 | 0 | |||||||||||
| Grippe | 2 (1,9) | 4 (3,4) | 1 (2,6) | 0 | |||||||||||
| Pharyngite | 2 (1,9) | 0 | 0 | 0 | |||||||||||
| Bronchite | 1 (0,9) | 4 (3,4) | 1 (2,6) | 0 | |||||||||||
| AFFECTIONS MÉTABOLIQUES ET NUTRITIONNELLES | 3 (2,8) | 6 (5,1) | 1 (2,6) | 0 | |||||||||||
| Ranibizumab à 0,5 mg | Vertéporfine – TPD |
|---|
CLASSE D’ORGANE Terme privilégié | Groupe I selon la stabilisation de l’acuité visuelle N = 106 n (%) | Groupe II selon l’activité de la maladie N = 118 n (%) | Groupe III traité par le ranibizumab à 0,5 mg à partir du 3e mois N = 38 n (%) | Groupe III non traité par le ranibizumab à 0,5 mg à partir du 3e mois N = 15 n (%) |
|---|---|---|---|---|
| Diabète | 2 (1.9) | 1 (0.8) | 1 (2.6) | 0 |
| Hypercholestérolémie | 1 (0,9) | 2 (1,7) | 0 | 0 |
| Hyperglycémie | 0 | 2 (1,7) | 0 | 0 |
| Hyperlipidémie | 0 | 2 (1,7) | 0 | 0 |
| AFFECTIONS MUSCULOSQUELETTIQUES ET DU TISSU CONJONCTIF | 12 (11,3) | 9 (7,6) | 1 (2,6) | 1 (6,7) |
| Douleur dorsale | 2 (1,9) | 4 (3,4) | 0 | 0 |
| Protrusion de disque intervertébral | 2 (1,9) | 0 | 0 | 0 |
| Ostéoporose | 2 (1,9) | 0 | 0 | 0 |
| Douleur aux extrémités | 2 (1,9) | 1 (0,8) | 0 | 1 (6,7) |
| Arthralgie | 1 (0,9) | 2 (1,7) | 0 | 0 |
| Tendinite | 1 (0,9) | 2 (1,7) | 0 | 0 |
| AFFECTIONS DU SYSTÈME NERVEUX | 13 (12,3) | 16 (13,6) | 1 (2,6) | 0 |
| Céphalées | 8 (7,5) | 11 (9,3) | 1 (2,6) | 0 |
| Migraine | 2 (1,9) | 1 (0,8) | 1 (2,6) | 0 |
| Sciatique | 1 (0,9) | 2 (1,7) | 0 | 0 |
| AFFECTIONS RESPIRATOIRES, THORACIQUES ET MÉDIASTINALES | 4 (3,8) | 5 (4,2) | 2 (5,3) | 0 |
| Toux | 1 (0,9) | 2 (1,7) | 1 (2,6) | 0 |
| AFFECTIONS CUTANÉES ET SOUS-CUTANÉES | 2 (1,9) | 5 (4,2) | 0 | 0 |
| Urticaire | 0 | 2 (1,7) | 0 | 0 |
| AFFECTIONS VASCULAIRES | 5 (4,7) | 6 (5,1) | 3 (7,9) | 0 |
| Hypertension | 3 (2,8) | 5 (4,2) | 3 (7,9) | 0 |
TPD = thérapie photodynamique
Population atteinte de NVC
L’innocuité du ranibizumab a été évaluée dans le cadre d’une étude clinique de 12 mois (MINERVA) menée auprès de 171 patients traités par le ranibizumab qui présentaient une déficience visuelle due à une NVC (voir 14.5 Essais cliniques – Médicament biologique de référence). Le profil d’innocuité observé chez ces patients concordait avec celui qui avait été constaté dans le cadre d’essais cliniques antérieurs sur le ranibizumab. La population de l’analyse de l’innocuité comprend les patients adultes ayant reçu au moins une application du traitement à l’étude et ayant fait l’objet d’au moins une évaluation de l’innocuité après le début de l’étude. L’innocuité et la tolérabilité du ranibizumab à 0,5 mg ont été comparées à l’innocuité et à la tolérabilité des injections simulées jusqu’au 2e mois, et au fil du temps jusqu’au 12e mois (innocuité globale).
Jusqu’au 12e mois, les effets indésirables oculaires signalés le plus souvent étaient l’hémorragie conjonctivale (7 sujets [5,9 %] dans le groupe ranibizumab et 6 sujets [11,5 %] dans le groupe des injections simulées avec ranibizumab), la néovascularisation choroïdienne (3 sujets [2,5 %] dans le groupe ranibizumab et 0 sujet dans le groupe des injections simulées avec ranibizumab), la baisse de l’acuité visuelle (3 sujets [2,5 %] dans le groupe ranibizumab et 1 sujet [1,9 %] dans le groupe des injections simulées avec ranibizumab) et la conjonctivite (2 sujets [1,7 %] dans le groupe ranibizumab et 3 sujets [5,8 %] dans le groupe des injections simulées avec ranibizumab). L’effet indésirable non oculaire signalé le plus souvent jusqu’au 12e mois était la rhinopharyngite (14 sujets [11,8%] dans le groupe ranibizumab et 9 sujets [17,3 %] dans le groupe des injections simulées avec ranibizumab).
Les effets indésirables oculaires et non oculaires survenus chez ≥ 1 % des patients traités par le ranibizumab au cours de l’étude contrôlée de phase III sur la NVC sont résumés au Tableau 16 et au Tableau 17 ci-dessous.
Tableau 16 : Effets indésirables oculaires dans l’œil à l’étude, indépendants de tout lien avec le traitement, par classe d’organes et terme privilégié, observés jusqu’à la fin du 12e mois (taux de fréquence d’au moins 1,0 % dans les groupes traités par le ranibizumab) lors de l’essai MINERVA (population de l’analyse d’innocuité)
CLASSES D’ORGANES Terme privilégié | Ranibizumab 0,5 mg N = 119 n (%) | Simulation avec ranibizumab à 0,5 mg N = 52 n (%) | Simulation sans ranibizumab à 0,5 mg N = 7 n (%) |
|---|---|---|---|
| AFFECTIONS OCULAIRES | 25 (21,0) | 16 (30,8) | 3 (42,9) |
| Hémorragie conjonctivale | 7 (5,9) | 6 (11,5) | 0 |
| Néovascularisation choroïdienne | 3 (2,5) | 0 | 1 (14,3) |
| Baisse d’acuité visuelle | 3 (2,5) | 1 (1,9) | 1 (14,3) |
CLASSES D’ORGANES Terme privilégié | Ranibizumab 0,5 mg N = 119 n (%) | Simulation avec ranibizumab à 0,5 mg N = 52 n (%) | Simulation sans ranibizumab à 0,5 mg N = 7 n (%) |
|---|---|---|---|
| Hypertension oculaire | 2 (1,7) | 0 | 0 |
| Hémorragie rétinienne | 2 (1,7) | 1 (1,9) | 0 |
| Vision trouble | 2 (1,7) | 1 (1,9) | 0 |
| Décollement du vitré | 2 (1,7) | 0 | 0 |
| Corps flottants vitréens | 2 (1,7) | 0 | 0 |
| Irritation oculaire | 1 (0,8) | 1 (1,9) | 0 |
| Douleur oculaire | 1 (0,8) | 1 (1,9) | 0 |
| Sensation de corps étranger dans l’œil | 1 (0,8) | 1 (1,9) | 1 (14,3) |
| Inconfort oculaire | 1 (0,8) | 1 (1,9) | 0 |
| Hyperémie oculaire | 1 (0,8) | 1 (1,9) | 1 (14,3) |
| Œdème conjonctival | 0 | 1 (1,9) | 0 |
| Diplopie | 0 | 1 (1,9) | 0 |
| Sécheresse oculaire | 0 | 1 (1,9) | 0 |
| Exsudats oculaires | 0 | 1 (1,9) | 0 |
| Hémorragie oculaire | 0 | 1 (1,9) | 0 |
| Kyste palpébral | 0 | 1 (1,9) | 0 |
| Œdème palpébrale | 0 | 2 (3,8) | 0 |
| Sécrétion lacrymale accrue | 0 | 1 (1,9) | 0 |
| Déchirement de l’épithélium pigmentaire rétinien | 0 | 1 (1,9) | 0 |
| Uvéite | 0 | 1 (1,9) | 0 |
| Déficience visuelle | 0 | 1 (1,9) | 0 |
| AFFECTIONS IMMUNITAIRES | 0 | 1 (1,9) | 0 |
| Réaction aux agents de conservation | 0 | 1 (1,9) | 0 |
| INFECTIONS ET INFESTATIONS | 3 (2,5) | 4 (7,7) | 0 |
| Conjonctivite | 2 (1,7) | 3 (5,8) | 0 |
| Conjonctivite à adénovirus | 1 (0,8) | 1 (1,9) | 0 |
| INVESTIGATIONS | 3 (2,5) | 1 (1,9) | 0 |
| Pression intraoculaire accrue | 2 (1,7) | 1 (1,9) | 0 |
CLASSES D’ORGANES Terme privilégié | Ranibizumab 0,5 mg N = 119 n (%) | Simulation avec ranibizumab à 0,5 mg N = 52 n (%) | Simulation sans ranibizumab à 0,5 mg N = 7 n (%) |
|---|---|---|---|
| AFFECTIONS MUSCULOSQUELETTIQUES ET DU TISSU CONJONCTIF | 0 | 1 (1,9) | 0 |
| Syndrome de Sjögren | 0 | 1 (1,9) | 0 |
| AFFECTIONS CUTANÉES ET SOUS-CUTANÉES | 0 | 1 (1,9) | 0 |
| Croûte | 0 | 1 (1,9) | 0 |
Tableau 17 : Effets indésirables non oculaires, indépendants de tout lien avec le traitement, par classe d’organes et terme privilégié, observés jusqu’à la fin du 12e mois (taux de fréquence d’au moins 1,0 % dans les groupes traités par le ranibizumab) lors de l’essai MINERVA (population de l’analyse d’innocuité)
Ranibizumab à 0,5 mg N = 119 n (%) | Simulation avec ranibizumab à 0,5 mg N = 52 n (%) | Simulation sans ranibizumab à 0,5 mg N = 7 n (%) | |
|---|---|---|---|
CLASSE D’ORGANES Terme privilégié | |||
| AFFECTIONS GASTROINTESTINALES | 13 (10,9) | 2 (3,8) | 0 |
| Diarrhée | 4 (3,4) | 0 | 0 |
| Mal de dents | 3 (2,5) | 0 | 0 |
| Douleurs épigastriques | 2 (1,7) | 0 | 0 |
| Dyspepsie | 2 (1,7) | 0 | 0 |
| Nausées | 1 (0,8) | 1 (1,9) | 0 |
| Fécalome | 0 | 1 (1,9) | 0 |
| AFFECTIONS GÉNÉRALES ET ANOMALIES AU POINT D’ADMINISTRATION | 1 (0,8) | 1 (1,9) | 0 |
| Pyrexie | 0 | 1 (1,9) | 0 |
| AFFECTIONS IMMUNITAIRES | 2 (1,7) | 2 (3,8) | 0 |
| Allergie saisonnière | 1 (0,8) | 1 (1,9) | 0 |
| Allergie à la morsure ou à la piqûre d’arthropodes | 0 | 1 (1,9) | 0 |
Ranibizumab à 0,5 mg N = 119 n (%) | Simulation avec ranibizumab à 0,5 mg N = 52 n (%) | Simulation sans ranibizumab à 0,5 mg N = 7 n (%) | |
|---|---|---|---|
| INFECTIONS ET INFESTATIONS | 37 (31,1) | 17 (32,7) | 1 (14,3) |
| Rhinopharyngite | 14 (11,8) | 9 (17,3) | 1 (14,3) |
| Grippe | 9 (7,6) | 0 | 0 |
| Bronchite | 3 (2,5) | 1 (1,9) | 0 |
| Cystite | 3 (2,5) | 2 (3,8) | 0 |
| Otite moyenne | 2 (1,7) | 0 | 0 |
| Rhinite | 2 (1,7) | 0 | 0 |
| Sinusite | 2 (1,7) | 3 (5,8) | 0 |
| Infection des voies urinaires | 2 (1,7) | 1 (1,9) | 0 |
| Dermatophytose | 0 | 1 (1,9) | 0 |
| Tuberculose latente | 0 | 1 (1,9) | 0 |
| Amygdalite | 0 | 1 (1,9) | 0 |
| Septicémie à point de départ urinaire | 0 | 1 (1,9) | 0 |
| BLESSURES, EMPOISONNEMENT ET COMPLICATIONS DE LA PROCÉDURE D’INJECTION | 4 (3,4) | 4 (7,7) | 0 |
| Fracture du pied | 1 (0,8) | 1 (1,9) | 0 |
| Entorse ligamentaire | 1 (0,8) | 1 (1,9) | 0 |
| Blessure à la tête | 0 | 1 (1,9) | 0 |
| Lacération | 0 | 1 (1,9) | 0 |
| Claquage musculaire | 0 | 1 (1,9) | 0 |
| INVESTIGATION | 10 (8,4) | 3 (5,8) | 0 |
| Résultat positif à un test bactérien | 2 (1,7) | 0 | 0 |
| Tension artérielle accrue | 2 (1,7) | 0 | 0 |
| Hausse du taux sanguin de phosphatase alcaline | 1 (0,8) | 1 (1,9) | 0 |
| Hausse du taux d’alanine aminotransférase | 0 | 1 (1,9) | 0 |
| Hausse des taux d’enzymes hépatiques | 0 | 1 (1,9) | 0 |
| Hausse du taux d’antigène prostatique spécifique | 0 | 1 (1,9) | 0 |
| Hausse du taux de transaminases | 0 | 1 (1,9) | 0 |
Ranibizumab à 0,5 mg N = 119 n (%) | Simulation avec ranibizumab à 0,5 mg N = 52 n (%) | Simulation sans ranibizumab à 0,5 mg N = 7 n (%) | |
|---|---|---|---|
| AFFECTIONS MUSCULOSQUELETTIQUES ET DU TISSU CONJONCTIF | 9 (7,6) | 4 (7,7) | 1 (14,3) |
| Douleur dorsale | 6 (5,0) | 0 | 1 (14,3) |
| Arthralgie | 1 (0,8) | 1 (1,9) | 0 |
| Douleur musculosquelettique | 0 | 1 (1,9) | 0 |
| Arthrose | 0 | 1 (1,9) | 0 |
| Polyarthrite | 0 | 1 (1,9) | 0 |
| Trouble rhumatismal | 0 | 1 (1,9) | 0 |
| Ténosynovite | 0 | 1 (1,9) | 0 |
| NÉOPLASMES BÉNINS, MALINS ET NON PRÉCIS (KYSTES ET POLYPES COMPRIS) | 7 (5,9) | 1 (1,9) | 0 |
| Carcinome hépatocellulaire | 0 | 1 (1,9) | 0 |
| AFFECTIONS DU SYSTÈME NERVEUX | 9 (7,6) | 3 (5,8) | 1 (14,3) |
| Étourdissements | 3 (2,5) | 0 | 0 |
| Sciatique | 2 (1,7) | 0 | 0 |
| Céphalées | 1 (0,8) | 3 (5,8) | 1 (14,3) |
| AFFECTIONS PSYCHIATRIQUES | 2 (1,7) | 2 (3,8) | 0 |
| Dépression | 2 (1,7) | 1 (1,9) | 0 |
| Peur des injections | 0 | 1 (1,9) | 0 |
| Troubles du sommeil | 0 | 1 (1,9) | 0 |
| AFFECTIONS RÉNALES ET URINAIRES | 0 | 1 (1,9) | 0 |
| Oligurie | 0 | 1 (1,9) | 0 |
| AFFECTIONS DU SYSTÈME REPRODUCTEUR ET DES SEINS | 2 (1,7) | 1 (1,9) | 0 |
| Hyperplasie bénigne de la prostate | 1 (0,8) | 1 (1,9) | 0 |
| AFFECTIONS RESPIRATOIRES, THORACIQUES ET MÉDIASTINALES | 3 (2,5) | 5 (9,6) | 0 |
| Maladie pulmonaire obstructive chronique | 0 | 1 (1,9) | 0 |
| Toux | 0 | 1 (1,9) | 0 |
| Douleur oropharyngée | 0 | 1 (1,9) | 0 |
| Kyste paranasal | 0 | 1 (1,9) | 0 |
Ranibizumab à 0,5 mg N = 119 n (%) | Simulation avec ranibizumab à 0,5 mg N = 52 n (%) | Simulation sans ranibizumab à 0,5 mg N = 7 n (%) | |
|---|---|---|---|
| Inflammation pharyngée | 0 | 1 (1,9) | 0 |
| AFFECTIONS CUTANÉES ET SOUS-CUTANÉES | 2 (1,7) | 1 (1,9) | 0 |
| Kératose sénile | 0 | 1 (1,9) | 0 |
| AFFECTIONS VASCULAIRES | 6 (5,0) | 1 (1,9) | 1 (14,3) |
| Hypertension | 5 (4,2) | 1 (1,9) | 1 (14,3) |
Dans le cadre de l’étude MINERVA (population de l’analyse de l’innocuité), un seul patient (0,8 %) du groupe ranibizumab a présenté un risque non oculaire de réactions thromboemboliques artérielles non myocardiques au cours des deux premiers mois.
8.3 Effets indésirables peu courants observées au cours des essais cliniques
Population atteinte de DMLA néovasculaire
Les effets indésirables qui, soupçonne-t-on, sont liés au traitement par le ranibizumab et qui figurent ci-dessous sont survenus à une fréquence de < 1,0 % chez les patients recevant le traitement actif de 0,5 mg de ranibizumab pendant jusqu’à 2 ans lors des études contrôlées de phase III MARINA (FVF2598g) et ANCHOR (FVF2587g). Les données d’innocuité décrites ci-dessous comprennent également les effets indésirables associés à la procédure et ceux potentiellement associés au médicament chez les 379 patients des groupes combinés de traitement à 0,5 mg.
Affections cardiaques : Fibrillation auriculaire.
Affections aux oreilles et au labyrinthe : Otalgie.
Affections oculaires : Sensation anormale dans l’œil, glaucome à angle fermé, érythème dans la chambre antérieure, blépharite, cécité, cataracte sous-capsulaire, œdème conjonctival, conjonctivite allergique, dépôts sur la cornée, œdème de la cornée, anomalie de l’épithélium cornéen, stries cornéennes, dellen, décollement de l’épithélium pigmentaire rétinien, endophtalmie, épisclérite, érythème palpébral, hémorragie oculaire, enflure oculaire, irritation palpébrale, ptose palpébrale, glaucome, hyphéma, adhérences à l’iris, kératopathie, pigmentation lenticulaire, dégénérescence maculaire, maculopathie, photophobie, photopsie, glaucome pigmentaire, opacification de la capsule postérieure, altération du réflexe pupillaire, occlusion de l’artère rétinienne, affection de la rétine, cicatrice de la rétine, déchirure de la rétine, hyperémie scléroticale, fibrose sous-rétinienne, dégénérescence du vitré, opacités du vitré.
Affections gastro-intestinales : Nausées.
Affections générales et anomalies au point d’administration : Asthénie, douleur faciale, irritation au point d’injection, douleur.
Infections et infestations : Hypopion.
Blessures, empoisonnement et complications de la procédure d’injection : Cataracte traumatique, contusions, blessure oculaire, égratignure.
Investigations : Baisse de la pression intraoculaire.
Affections musculosquelettiques et du tissu conjonctif : Douleur à la mâchoire.
Affections du système nerveux : Étourdissements.
Affections psychiatriques : Anxiété anticipative, anxiété.
Affections respiratoires, thoraciques et médiastinales : Toux, sécrétion accrue dans les voies respiratoires supérieures, rhinorrhée, respiration sifflante.
Affections cutanées et sous-cutanées : Dermatite allergique, kératose lichénoïde.
Population atteinte d’OMD
Les effets indésirables qui, soupçonne-t-on, sont liés au traitement par le ranibizumab et qui figurent ci-dessous sont survenus à une fréquence inférieure à 1,0 % chez les patients qui ont reçu le traitement par le ranibizumab lors de l'étude contrôlée RESTORE; il s'agit des manifestations absentes des tableaux 9 et 10. Les données d’innocuité décrites ci-dessous comprennent les effets indésirables oculaires (touchant l'œil à l'étude) et non oculaires considérés comme associés à la procédure d’injection ou au médicament à l'étude.
Affections cardiaques : Occlusion de l'artère coronaire.
Affections gastro-intestinales : Obstruction intestinale.
Affections oculaires : Inflammation dans la chambre antérieure, anomalie de l'épithélium cornéen, allergie oculaire, exsudat sur le bord des paupières, maculopathie, photophobie, cataracte sous-capsulaire, œdème de la cornée, douleur palpébrale, métamorphopsie, inconfort oculaire, diminution de l'acuité visuelle.
Affections générales et anomalies au point d’administration : Affection pseudo-grippale.
Infections et infestations : Grippe.
Affections métaboliques et nutritionnelles : Hypoglycémie.
Affections musculosquelettiques et du tissu conjonctif : Arthralgie, douleur dorsale.
Affections du système nerveux : Étourdissements.
Troubles psychiatriques : Anxiété.
Affections respiratoires, thoraciques et médiastinales : Dyspnée, rhinorrhée.
Affections cutanées et sous-cutanées : Urticaire.
Affections vasculaires : Thrombose artérielle dans les membres.
Population atteinte d’OVR
Les effets indésirables qui, soupçonne-t-on, sont liés au traitement par le ranibizumab et qui figurent ci-dessous sont survenus à une fréquence inférieure à 1,0 % chez les patients recevant le traitement par le ranibizumab à 0,5 mg pendant une période allant jusqu’à 6 mois lors des études contrôlées de phase III BRAVO et CRUISE (données totalisées). Les données d’innocuité décrites ci-dessous comprennent les effets indésirables associés à la procédure et les effets indésirables oculaires (touchant l’œil à l’étude) et non oculaires potentiellement associés au médicament observés chez les 259 patients traités par le ranibizumab à 0,5 mg.
Affections cardiaques : Infarctus du myocarde.
Affections oculaires : Affection de la chambre antérieure, cataracte, hémorragie vitréenne, décollement du vitré, œdème conjonctival, conjonctivite, kératite, érosion de la cornée, kératopathie, iritis, œdème palpébral, hémorragie oculaire, affection rétinienne, exsudats oculaires, photophobie, maculopathie, diplopie, métamorphopsie, déficience visuelle.
Affections immunitaires : Hypersensibilité au médicament.
Infections et infestations : Endophtalmie, sinusite.
Blessures, empoisonnement et complications de la procédure d’injection : Abrasion de la cornée.
Affections du système nerveux : Hémorragie cérébrale, hyperesthésie, présyncope.
Population atteinte de MP
Les effets indésirables que l’on soupçonne avoir un lien avec le traitement par le ranibizumab et qui figurent ci-dessous sont survenus à une fréquence de < 1,0 % chez les patients traités par le ranibizumab lors de l’essai contrôlé RADIANCE; ces manifestions sont absentes des tableaux 14 et 15. Les données d’innocuité décrites ci-dessous comprennent les effets indésirables oculaires (touchant l'œil à l'étude) et non oculaires considérés comme associés à la procédure d’injection ou au médicament à l'étude.
Affections oculaires : Œdème conjonctival, érosion de la cornée, uvéite, prolapsus vitréen, irritation oculaire, iridocyclite.
Affections générales et anomalies au point d’administration : Douleur au point d’injection.
Affections hépatobiliaires : Anomalies de la fonction hépatique.
Affections immunitaires : Hypersensibilité au médicament.
Infections et infestations : Conjonctivite à adénovirus.
Affections du système nerveux : Augmentation de la pression intracrânienne.
Population atteinte de NVC
Les effets indésirables que l’on soupçonne avoir un lien avec le traitement par le ranibizumab et qui figurent ci-dessous sont survenus à une fréquence de < 1,0 % chez les patients traités par le ranibizumab lors de l’essai contrôlé MINERVA, ces manifestions sont absentes des tableaux 16 et 17. Les données d’innocuité décrites ci-dessous comprennent les effets indésirables oculaires (touchant l'œil à l'étude) et non oculaires considérés comme associés à la procédure d’injection ou au médicament à l'étude.
Affections cardiaques : Arythmie.
Affections oculaires: Blépharite, hyperémie conjonctivale, conjonctivite allergique, iritis, kyste rétinien.
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Population atteinte de DMLA néovasculaire
On n’a observé aucun signe suggérant un lien entre le ranibizumab et la manifestation d’anomalies significatives sur le plan clinique.
Population atteinte d’OVR
On n’a observé aucun signe suggérant un lien entre le ranibizumab et la manifestation d’anomalies significatives sur le plan clinique. Il n’y avait pas de disparité entre les groupes de traitement quant aux résultats hématologiques et biologiques obtenus après le début des études.
Population atteinte de MP
On n’a observé aucun signe suggérant un lien entre le ranibizumab et la manifestation d’anomalies significatives sur le plan clinique. Il n’y avait pas de disparité entre les groupes de traitement quant aux résultats hématologiques et biologiques obtenus après le début des études.
Population atteinte de NVC
Globalement, il n’y a pas eu de variation significative des paramètres de laboratoire au cours des 12 mois de l’étude MINERVA. Aucun patient n’a présenté de nouveaux résultats notables ni d’anomalies des résultats aux épreuves de laboratoire classés comme étant des effets indésirables graves.
8.5 Effets indésirables signalés après la commercialisation du produit
Les réactions indésirables, oculaires et non oculaires, du médicament couramment signalées à un taux de ≥ 1,0 % sur l’ensemble des effets indésirables signalés lors des études cliniques de phase IV et dans le cadre de l’usage commercial du ranibizumab pour le traitement de la DMLA néovasculaire sont résumées dans le Tableau 18 ci-dessous.
Tableau 18 : Réactions indésirables, oculaires et non oculaires, signalées après la commercialisation du ranibizumab
Études de phase IV [SECURE (CRFB002A2402) et EVEREST (CBPD952A2308)], cas documentés et rapports spontanés.
Effets indésirables survenus à un taux de fréquence de ≥ 1 % sur l’ensemble des effets indésirables signalés (n = 4 074)
| Terme privilégié | Études SECURE et EVEREST | Cas documentés | Rapports spontanés |
|---|---|---|---|
| AFFECTIONS OCULAIRES | |||
| Baisse d’acuité visuelle | 5 (0,1 %) | 31 (0,8 %) | 226 (5,5 %) |
| Douleur oculaire | 2 (0,0 %) | 0 (0,0 %) | 182 (4,5 %) |
| Déficience visuelle | 1 (0,0 %) | 2 (0,0 %) | 125 (3,1 %) |
| Endophtalmie | 5 (0,1 %) | 12 (0,3 %) | 77 (1,9 %) |
| Hyperémie oculaire | 0 (0,0 %) | 0 (0,0 %) | 93 (2,3 %) |
| Vision trouble | 0 (0,0 %) | 0 (0,0 %) | 80 (2,0 %) |
| Terme privilégié | Études SECURE et EVEREST | Cas documentés | Rapports spontanés |
|---|---|---|---|
| Myodopsie | 0 (0,0 %) | 0 (0,0 %) | 57 (1,4 %) |
| Sensation de corps étranger dans les yeux | 0 (0,0 %) | 0 (0,0 %) | 51 (1,2 %) |
| Hémorragie oculaire | 0 (0,0 %) | 1 (0,0 %) | 45 (1,1 %) |
| Sécrétion lacrymale accrue | 0 (0,0 %) | 0 (0,0 %) | 45 (1,1 %) |
| Déchirement de l’épithélium pigmentaire rétinien | 0 (0,0 %) | 11 (0,3 %) | 34 (0,8 %) |
| Irritation oculaire | 0 (0,0 %) | 0 (0,0 %) | 43 (1,1 %) |
| AFFECTIONS GASTRO-INTESTINALES | |||
| Nausées | 0 (0,0 %) | 0 (0,0 %) | 39 (1,0 %) |
| AFFECTIONS GÉNÉRALES ET ANOMALIES AU POINT D’ADMINISTRATION | |||
| Médicament inefficace | 0 (0,0 %) | 3 (0,1 %) | 82 (2,0 %) |
| INVESTIGATIONS | |||
| Tension artérielle accrue | 0 (0,0 %) | 0 (0,0 %) | 50 (1,2 %) |
| AFFECTIONS DU SYSTÈME NERVEUX | |||
| Accident vasculaire cérébral | 0 (0,0 %) | 1 (0,0 %) | 86 (2,1 %) |
| Céphalées | 0 (0,0 %) | 0 (0,0 %) | 85 (2,1 %) |
| Étourdissements | 1 (0,0 %) | 0 (0,0 %) | 51 (1,2 %) |
| AFFECTIONS CUTANÉES ET SOUS-CUTANÉES | |||
| Réactions allergiques+ | 1 (0,0 %) | 1 (0,0 %) | 71 (1,7 %) |
+ Résumé des termes privilégiés : rash, érythème, urticaire, prurit et prurit généralisé
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Pour obtenir des renseignements sur l’utilisation de la thérapie photodynamique (TPD) à la vertéporfine comme traitement d’appoint au ranibizumab injectable en cas de DMLA néovasculaire et de MP, consultez la section 14.5 Essais cliniques – Médicament biologique de référence.
Pour obtenir des renseignements sur l’utilisation de la photocoagulation au laser comme traitement d’appoint au ranibizumab en cas d’OMD, consultez les sections 14.5 Essais cliniques – Médicament biologique de référence et 4.2 Dose recommandée et ajustement posologique – Traitement de la déficience visuelle due à un OMD.
Pour obtenir des renseignements sur l’utilisation de la photocoagulation au laser comme traitement d’appoint au ranibizumab en cas d’OBVR, consultez les sections 14.
5 Essais cliniques
- Médicament biologique de référence et 4.2 Dose recommandée et ajustement posologique – Traitement de la déficience visuelle due à un œdème maculaire secondaire à une OVR.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliments
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plantes médicinales
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-épreuves de laboratoire
Aucune interaction avec des épreuves de laboratoires n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le ranibizumab est un fragment d'anticorps monoclonal humanisé recombinant dirigé contre le facteur de croissance vasculaire endothéliale humain de type A (VEGF-A). Le ranibizumab est conçu pour pénétrer toutes les couches de la rétine. Il se lie avec une haute affinité aux isoformes actifs du VEGF-A (p.ex. VEGF110, VEGF121 et VEGF165), empêchant dès lors la liaison du VEGF-A à ses récepteurs VEGFR-1 et VEGFR-2. La liaison du VEGF-A à ses récepteurs induit une prolifération des cellules endothéliales et une néovascularisation ainsi qu'une perméabilité vasculaire, tous ces facteurs étant considérés comme contribuant à la progression de la forme néovasculaire de la dégénérescence maculaire liée à l'âge, de l’œdème maculaire causant une déficience visuelle en présence de diabète et d'une occlusion veineuse rétinienne, de même que de la néovascularisation choroïdienne secondaire à une myopie pathologique.
10.2 Pharmacodynamie
La pharmacologie du ranibizumab a été évaluée dans le cadre de plusieurs essais in vitro et études in vivo sur des animaux. Le ranibizumab se lie avec une grande affinité aux isoformes du VEGF (KD : ≤ 192pM pour VEGF110, VEGF121 et VEGF165), inhibe la prolifération des cellules HUVEC provoquée par le VEGF (CI50 : ≤ 0,56 nM) et l’expression du facteur tissulaire (CI50 : 0,31 nM) et ne se lie pas au complément C1q ni aux récepteurs Fc-gamma qui médient la cytotoxicité dépendante du complément et la cytotoxicité cellulaire dépendante des anticorps, respectivement. Le ranibizumab inhibe également les modifications de la perméabilité vasculaire provoquées par le VEGF sur un modèle de peau de cobaye (CI50 : ≤ 1,2 nM). Dans le modèle de primate non humain de NVC provoquée par laser, l’injection intravitréenne seule du ranibizumab à 0,5 mg/œil peut prévenir la formation de membranes de NVC significatives sur le plan clinique et diminuer la fuite de membranes de NVC déjà formées. Le ranibizumab administré en association avec une TPD à la vertéporfine entraine une réduction de la fuite de NCV par rapport à une TPD à la vertéporfine administrée seule, indépendamment de l’ordre des traitement administrés.
10.3 Pharmacocinétique
Après une administration intravitréenne mensuelle de ranibizumab injectable à des patients atteints de DMLA néovasculaire, les concentrations sériques de ranibizumab ont été généralement faibles. Les concentrations maximales (Cmax), mesurées après une administration unique et évaluées à l’aide d’un modèle de pharmacocinétique de population (PK) pour des administrations répétées, ont été généralement inférieures à la concentration de ranibizumab nécessaire pour inhiber de 50 % l'activité biologique du VEGF (11-27 ng/mL, tel qu’il a été évalué par un essai de prolifération cellulaire in vitro). À la suite d’une administration unique, la Cmax a été proportionnelle à la dose sur l'intervalle de doses allant de 0,05 à 1,0 mg/œil. Les concentrations sériques de ranibizumab observées chez les patients atteints d’OVR étaient comparables à celles mesurées chez les patients atteints de DMLA néovasculaire. Bien que les données pharmacocinétiques suggèrent que les concentrations de ranibizumab restent inférieures au seuil nécessaire pour inhiber de 50 % l’activité biologique du VEGF, il serait nécessaire d’effectuer d’autres évaluations à des moments aux environs de la Cmax pour confirmer que les concentrations de ranibizumab ne dépassent jamais ce seuil à quelque moment que ce soit lors de l’injection intravitréenne mensuelle de 0,5 mg de ranibizumab chez les humains.
Sur la base d'une analyse de données limitées de pharmacocinétique de population chez les patients atteints de DMLA néovasculaire traités à la dose de 0,5 mg, la Cmax sérique du ranibizumab, atteinte environ 1 jour après l'administration, devrait généralement être comprise entre 0,79 et 2,90 ng/mL et la Cmin comprise entre 0,07 et 0,49 ng/mL.
Populations particulières et états pathologiques
- Enfants : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
- Personnes âgées (65 ans et plus) : Aucun ajustement posologique n’est requis chez les personnes âgées.
- Sexe : Aucun facteur spécial ne doit être pris en considération.
- Insuffisance hépatique : Aucune étude rigoureuse n'a été menée pour évaluer la pharmacocinétique du ranibizumab chez les patients présentant une insuffisance hépatique.
Insuffisance rénale : Aucune étude rigoureuse n'a été menée pour évaluer la pharmacocinétique du ranibizumab chez les patients présentant une insuffisance rénale. Lors d'une analyse pharmacocinétique de population menée auprès de sujets
- atteints de DMLA néovasculaire, 68 % des patients (136 sur 200) présentaient une insuffisance rénale (46,5 % légère [50-80 mL/min], 20 % modérée [30-50 mL/min] et 1,5 % grave [< 30 mL/min]). Chez les patients atteints d’OVR, 48,2 % (253 sur 525) présentaient une insuffisance rénale (36,4 % légère, 9,5 % modérée et 2,3 % grave). La clairance systémique a été légèrement plus faible chez les patients atteints d’insuffisance rénale légère ou modérée. La clairance chez trois patients atteints d’insuffisance rénale grave a été réduite d’environ 42 %. La signification clinique de ces observations n’a pas été établie
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver la fiole au réfrigérateur (entre 2 °C et 8 °C). NE PAS CONGELER.
Conserver la fiole dans l’emballage extérieur à l’abri de la lumière.
Avant son utilisation, la fiole non ouverte peut être conservée à une température n’excédant pas 30 °C pendant une période maximale de 24 heures.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Ne pas utiliser si la solution contient des particules, a changé de couleur ou est trouble. Les fioles sont réservées à l’usage unique.
Tout produit non utilisé ou déchet doit être éliminé conformément à la réglementation locale en vigueur.
En l’absence d’études de compatibilité, ce médicament ne doit pas être mélangé avec d’autres médicament.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
| Dénomination commune : | Ranibizumab |
| Nom chimique : | Fragment Fab de l’immunoglobuline G1, anti-facteur de croissance vasculaire endothéliale humain : chaîne γ1 liée par pont disulfure à la chaîne κ de l’anticorps monoclonal de souris humanisé rhuFab V2 |
| Formule et masse moléculaires : | Le poids moléculaire de la chaîne légère et de la chaîne lourde, calculé à partir de la séquence d’acides aminés, est de respectivement 23,433 et 24,957 Da. Le fragment Fab, produit à partir d’un système d’expression d’E. coli dans un milieu nutritif contenant de la tétracycline, possède poids moléculaire de 48 kDa. La tétracycline n’est pas décelable dans le produit final. |
| Formule de structure : | Le ranibizumab est un fragment d’anticorps monoclonal humanisé, produit dans des cellules d’Escherichia coli grâce à la technologie de l’ADN recombinant. Il consiste en une chaîne légère de 214 résidus liée par un pont disulfure à son extrémité C-terminale au segment N-terminal du résidu 231 de la chaîne lourde. La séquence d’acides aminés prévue pour chacune des deux chaînes est illustrée ci-dessous. Le ranibizumab n’est pas glycosylé. |
| Propriétés physicochimiques : | Solution aqueuse stérile pour injection, claire, incolore à jaune pâle, sans agent de conservation. |
| Norme pharmaceutique : | Norme interne |
Chaîne lourde du Ranopto (ranibizumab injectable) 001 EVQLVESGGG LVQPGGSLRL SCAASGYDFT HYGMNWVRQA PGKGLEWVGW INTYTGEPTY 061 AADFKRRFTF SLDTSKSTAY LQMNSLRAED TAVYYCAKYP YYYGTSHWYF DVWGQGTLVT 121 VSSASTKGPS VFPLAPSSKS TSGGTAALGC LVKDYFPEPV TVSWNSGALT SGVHTFPAVL 181 QSSGLYSLSS VVTVPSSSLG TQTYICNVNH KPSNTKVDKK VEPKSCDKTH L 231 Chaîne légère du Ranopto (ranibizumab injectable) 001 DIQLTQSPSS LSASVGDRVT ITCSASQDIS NYLNWYQQKP GKAPKVLIYF TSSLHSGVPS 061 RFSGSGSGTD FTLTISSLQP EDFATYYCQQ YSTVPWTFGQ GTKVEIKRTV AAPSVFIFPP 121 SDEQLKSGTA SVVCLLNNFY PREAKVQWKV DNALQSGNSQ ESVTEQDSKD STYSLSSTLT 181 LSKADYEKHK VYACEVTHQG LSSPVTKSFN RGEC 214 Résidu cystéine : Lettres soulignées Région variable : Lettres grasses |
Caractéristiques du produit
Le procédé de fabrication de la substance médicamenteuse (SM) de Ranopto comprend la préculture, la mise en culture principale, la collecte du surnageant de culture (traitement primaire en aval), la purification et la distribution, aboutissant à une SM hautement purifiée de Ranopto.
Le procédé de fabrication du produit médicamenteux (PM) de Ranopto comprend la décongélation de la substance médicamenteuse (SM), la filtration pour réduire la biocontamination et la mise en commun/mélangeage de la SM, la filtration stérile et enfin le remplissage/bouchage/sertissage réalisé de manière aseptique.
14 ESSAIS CLINIQUES
14.5 Essais cliniques – Médicament biologique de référence
Traitement de la forme néovasculaire (humide) de la DMLA
L’innocuité et l’efficacité cliniques de ranibizumab injectable dans le traitement de la DMLA néovasculaire ont été évaluées dans le cadre de trois études à répartition aléatoire, à double insu, contrôlées par injection simulée1 (c.-à-d. simulation) ou par principe actif menées chez des patients atteints de DMLA néovasculaire. Au total, 1 323 patients (879 ayant reçu le principe actif et 444 la substance témoin) ont participé à ces études.
1La méthode d’administration des injections simulées de ranibizumab pour le groupe témoin a consisté à anesthésier l’œil de manière identique à celle utilisée pour l’injection intravitréenne de ranibizumab. On a ensuite appuyé le bout d’une seringue sans aiguille contre la conjonctive et enfoncé le piston de la seringue sans aiguille.Dans le cadre de l’étude FVF2598g
(MARINA), des patients atteints de néovascularisation choroïdienne (NVC) minimalement classique ou occulte sans élément classique ont reçu des injections intravitréennes mensuelles de 0,3 mg ou 0, 5 mg de ranibizumab, ou des injections simulées. Au total, 716 patients ont été inclus à cette étude (simulation, 238; 0,3 mg de ranibizumab, 238; 0,5 mg de ranibizumab, 240). On dispose de données jusqu’à la fin du 24e mois.
Dans le cadre de l’étude FVF2587g (ANCHOR), des patients atteints de lésions de NVC surtout classiques ont reçu, soit 1) des injections intravitréennes mensuelles de ranibizumab de 0,3 mg et une thérapie photodynamique (TPD) simulée, soit 2) des injections intravitréennes mensuelles de ranibizumab de 0,5 mg et une TPD simulée, soit 3) des simulations d’injections intravitréenne et une TPD active à la vertéporfine. La TPD simulée ou active à la vertéporfine a été administrée en association avec la première injection de ranibizumab et tous les 3 mois par la suite si une angiographie à la fluorescéine indiquait une persistance ou une récurrence de fuite vasculaire. Au total, 423 patients ont participé à cette étude (simulation, 143; 0,3 mg de ranibizumab, 140; 0,5 mg de de ranibizumab, 140). On dispose de données jusqu’à la fin du 24e mois.
L’étude FVF3192g (PIER) est une étude à répartition aléatoire de 2 ans, à double insu, contrôlée contre des injections simulées, visant à évaluer l’innocuité et l’efficacité du ranibizumab chez des patients atteints de DMLA néovasculaire (avec ou sans NVC classique). Des données sont disponibles jusqu’à la fin du 12e mois. Les patients ont reçu des injections intravitréennes de 0,3 mg ou 0,5 mg de ranibizumab ou des injections simulées une fois par mois à raison de 3 doses consécutives, suivie d’une dose administrée une fois tous les 3 mois. Au total, 184 patients ont participé à cette étude (0,3 mg de ranibizumab, 60; 0,5 mg de ranibizumab, 61; simulation, 63); 171 (93 %) patients ont terminé les 12 premiers mois de cette étude.
Le critère principal d’évaluation de l’efficacité des études MARINA ET ANCHOR était la proportion de patients ayant conservé leur vision, définis comme les patients ayant perdu moins de 15 lettres d’acuité visuelle après 12 mois par rapport aux données de départ. Presque tous les patients traités par le ranibizumab (90-96 %) ont conservé leur acuité visuelle, selon l’étude et la dose administrée (se reporter au Tableau 19 et à la Figure 1). Le principal critère d’évaluation de l’efficacité de l’étude PIER était la variation moyenne de l’acuité visuelle la mieux corrigée (AVMC) après 12 mois par rapport aux données de départ (se reporter à la Figure 4). L’acuité visuelle des deux groupes posologiques s’est, en moyenne, maintenue.
Tableau 19 : Aperçu des principaux critères secondaires d’évaluation par étude, sujets randomisés, imputation des données manquantes par report en aval de la dernière observation (RADO)
| Étude MARINA (Résultats après 12 et 24 mois) |
| Critère d’évaluation | Mois | Simulation (N = 238) | Ranibizumab à 0,3 mg (N = 238) | Écart estimé entre la simulation et le ranibizumab à 0,3 mg | Ranibizumab à 0,5 mg (N = 240) | Écart estimé entre la simulation et le ranibizumab à 0,5 mg | |||||||||
| Perte d’acuité visuelle de < 15 lettres (%) (IC95 %) | 12 | 62,2 (56,0, 68,3) | 94,5 (91,7, 97,4) | 32,4 (25,5, 39,2) | 94,6 (91,7, 97,4) | 32,4 (25,6, 39,2) | |||||||||
| 24 | 52,9 (46,6, 59,3) | 92,0 (88,6, 95,5) | 39,1 (31,9, 46,3) | 90,0 (86,2, 93,8) | 37,1 (29,7, 44,4) | ||||||||||
| Étude ANCHOR (Résultats après 12 et 24 mois) | |||||||||||||||
| Critère d’évaluation | Mois | TPD (N = 143) | Ranibizumab à 0,3 mg (N = 140) | Écart estimé entre la TPD et le ranibizumab 0,3 mg | Ranibizumab à 0,5 mg (N = 139) | Écart estimé entre la TPD et le ranibizumab à 0,5 mg | |||||||||
| Perte d’acuité visuelle de < 15 lettres (%) (IC95 %) | 12 | 64,3 (56,5, 72,2) | 94,3 (90,4, 98,1) | 30,0 (21,2, 38,7) | 96,4 (93,3, 99,5) | 32,1 (23,6, 40,5) | |||||||||
| 24 | 65,7 (58,0, 73,5) | 90,0 (85,0, 95,0) | 24,3 (15,0, 33,5) | 89,9 (84,9, 94,9) | 24,2 (14,9, 33,4) | ||||||||||
| Étude PIER (Résultats après 12 mois) | |||||||||||||||
| Critère d’évaluation | Mois | Simulation (N = 63) | Ranibizumab à 0,3 mg (N = 60) | Écart estimé entre la simulation et le ranibizumab à 0,3 mg | Ranibizumab à 0,5 mg (N = 61) | Écart estimé entre la simulation et le ranibizumab à 0,5 mg | |||||||||
| Variation moyenne (DS) de l’AVMC# p/r à la valeur initiale (lettres) (IC95 %) | 12 | -16,3 (22,3) (-21,9, -10,7) | -1,6 (15,1) (-5,4, 2,3) | 14,8 (7,9, 21,6) | -0,2 (13,1) (-3,5, 3,2) | 16,2 (9,6, 22,7) | |||||||||
# Acuité visuelle la mieux corrigée
Sujets randomisés = tous les sujets randomisés. Remarque pour le groupe de 0,5 mg de ranibizumab de l’étude ANCHOR : 140 sujets avaient été randomisés, mais on n’avait pas une valeur AVNC de départ pour un des sujets; les données de 139 patients sont donc incluses aux résultats de ce groupe.
Taux d’abandon des patients (groupes témoin, 0,3 mg de ranibizumab, 0,5 mg de ranibizumab) :
- MARINA 1 an (ont abandonné l’étude au 12e mois ou avant) : 8,8 %, 2,5 %, 2,5 %
- MARINA 2 ans (ont abandonné l’étude) : 20,2 %, 11,8 %, 10,4 %
- ANCHOR 1 an (ont abandonné l’étude au 12e mois ou avant) : 7,0 %, 7,1 %, 3,6 %
- ANCHOR 2 ans (ont abandonné l’étude) : 23,1 %, 16,4 %, 17,1 %
- PIER 1 an (ont abandonné l’étude au 12e mois ou avant) : 12,7 %, 1,7 %, 3,3 %
La méthode d’administration des injections simulées de ranibizumab pour le groupe témoin a consisté à anesthésier l’œil de manière identique à celle utilisée pour l’injection intravitréenne de ranibizumab. On a ensuite appuyé le bout d’une seringue sans aiguille contre la conjonctive et enfoncé le piston de la seringue sans aiguille.
Figure 1 : Variation moyenne de l’acuité visuelle, à partir des données de départ, après 24 mois dans le cadre de l’étude FVF2598g (MARINA) et après 12 mois dans le cadre de l’étude FVF2587g (ANCHOR), sujets randomisés (MARINA)
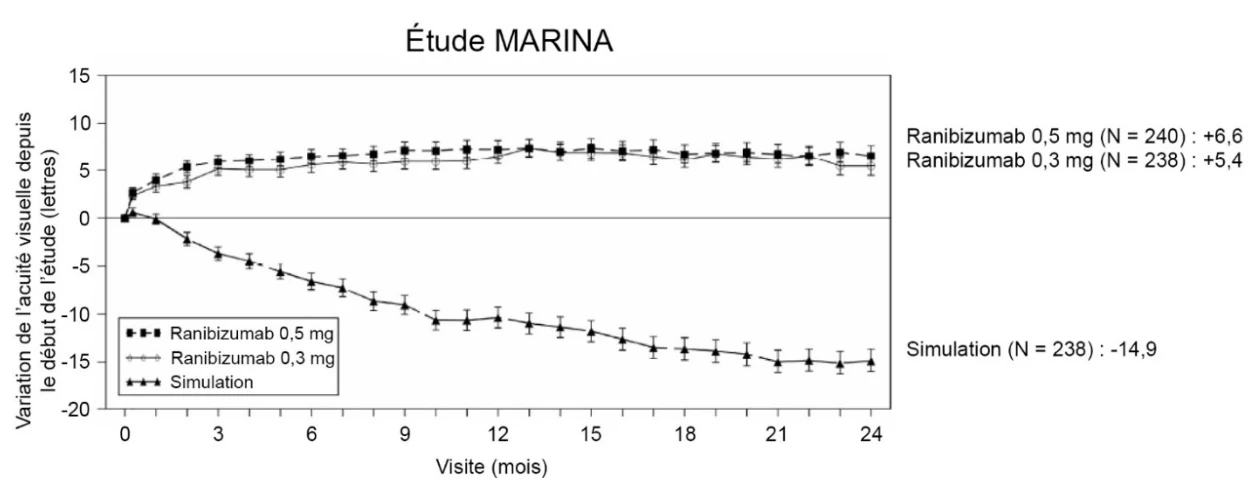
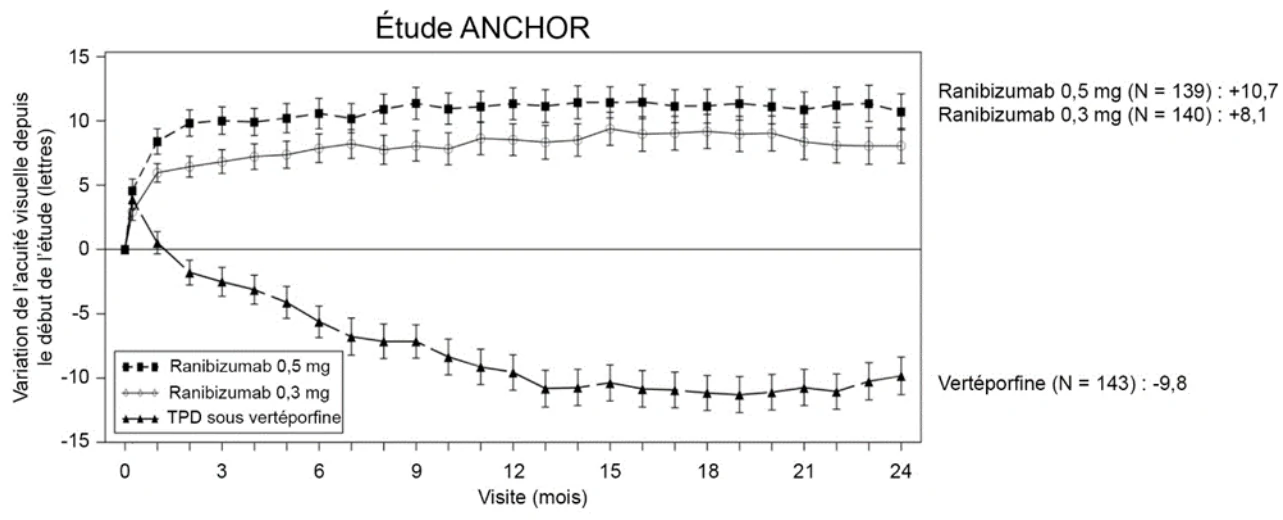
TPD = thérapie photodynamique
Remarque : La méthode de report de la dernière observation a servi à l’imputation des données manquantes. Les barres verticales représentent la valeur (+/-) d’une erreur-type de la moyenne.
Sujets randomisés = tous les sujets randomisés. Remarque pour le groupe ranibizumab à 0,5 mg de l’étude ANCHOR : 140 sujets avaient été randomisés, mais on n’avait pas une valeur AVNC de départ pour un des sujets; les données de 139 patients sont donc incluses aux résultats de ce groupe.
Taux d’abandon des patients (groupes témoin, 0,3 mg de ranibizumab, 0,5 mg de ranibizumab) :
- MARINA 1 an (ont abandonné l’étude au 12e mois ou avant) : 8,8 %, 2,5 %, 2,5 %
- MARINA 2 ans (ont abandonné l’étude) : 20,2 %, 11,8 %, 10,4 %
- ANCHOR 1 an (ont abandonné l’étude au 12e mois ou avant) : 7,0 %, 7,1 %, 3,6 %
- ANCHOR 2 ans (ont abandonné l’étude) : 23,1 %, 16,4 %, 17,1 %
La méthode d’administration des injections simulées de ranibizumab pour le groupe témoin a consisté à anesthésier l’œil de manière identique à celle utilisée pour l’injection intravitréenne de ranibizumab. On a ensuite appuyé le bout d’une seringue sans aiguille contre la conjonctive et enfoncé le piston de la seringue sans aiguille.
Figure 2 : Variation moyenne de l’acuité visuelle, à partir des données de départ, après 12 mois dans le cadre de l’étude FVF3192g (PIER), sujets randomisés
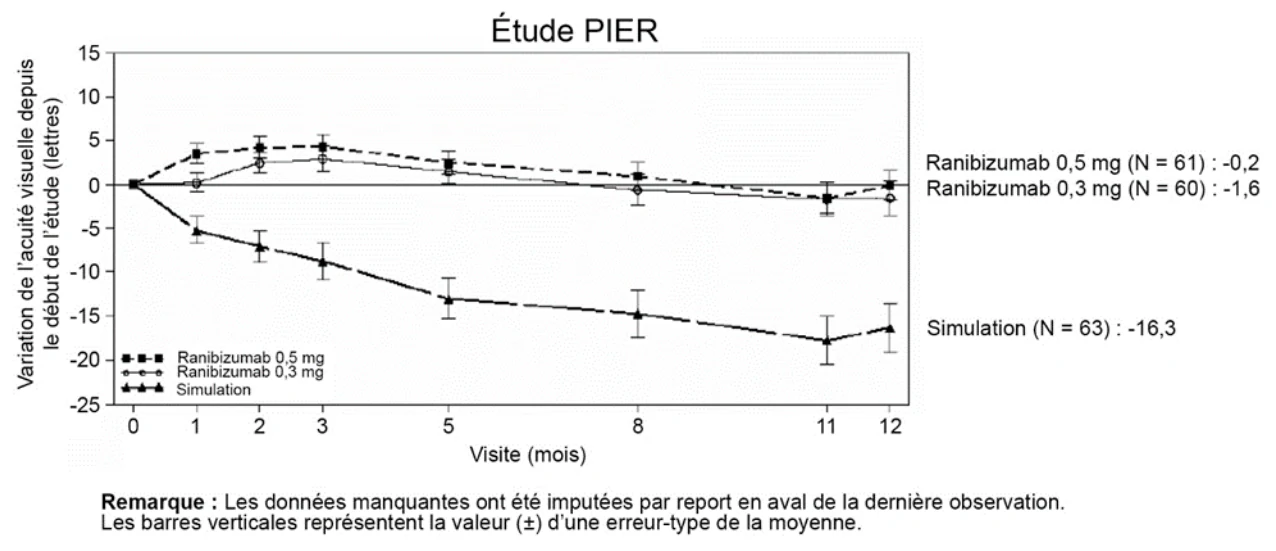
Sujets randomisés = tous les sujets randomisés
Taux d’abandon des patients (groupe témoin, 0,3 mg de ranibizumab, 0,5 mg de ranibizumab) :
- PIER 1 an (ont abandonné l’étude au 12e mois ou avant) : 12,7 %, 1,7 %, 3,3 %
La méthode d’administration des injections simulées de ranibizumab pour le groupe témoin a consisté à anesthésier l’œil de manière identique à celle utilisée pour l’injection intravitréenne de ranibizumab. On a ensuite appuyé le bout d’une seringue sans aiguille contre la conjonctive et enfoncé le piston de la seringue sans aiguille.
De 34 % à 40 % des patients traités par le ranibizumab (0,5 mg) dans le cadre des études MARINA et ANCHOR ont présenté une amélioration soutenue, significative sur le plan clinique, de leur vision, définie comme un gain d’au moins 15 lettres après 12 mois (p < 0,01), indépendamment du type de lésion. De 25 % à 36 % des patients traités par le ranibizumab (0,3 mg) ont éprouvé une amélioration soutenue, significative sur le plan clinique de leur vision (Tableau 22). Les variations moyennes de l’AVMC dans le cadre des deux études après 12 mois, à partir des données de départ, représentent une amélioration de 7,2-11,3 lettres (0,5 mg) et de 6,5-8,5 lettres (0,3 mg) respectivement. Le gain d’AVMC a été essentiellement observé après les 3 premières injections de ranibizumab (après 3 mois) et il s’est maintenu jusqu’au 24e mois dans le cadre des deux études.
Dans le cadre de l’étude PIER, presque tous les patients traités par le ranibizumab (90 %) avaient conservé leur acuité visuelle au 12e mois. Dans le cadre de l’étude FVF3192g (PIER), les proportions de patients ayant perdu moins de 15 lettres d’AVMC après 12 mois étaient de 90 % pour le groupe ayant reçu 0,5 mg et de 83 % pour celui traité avec 0,3 mg.
Tableau 20 : Aperçu des principaux critères secondaires d’évaluation par étude, sujets randomisés, avec méthode de report de la dernière observation utilisée pour imputer les données manquantes
| Étude MARINA (résultats après 12 et 24 mois) | ||||||
| Critère d’évaluation | Mois | Simulation (N = 238) | Ranibizumab à 0,3 mg (N = 238) | Écart estimatif entre la simulation et le ranibizumab 0,3 mg | Ranibizumab à 0,5 mg (N = 240) | Écart estimatif entre la simulation et le ranibizumab à 0,5 mg |
Gain de ≥ 15 lettres d’acuité visuelle (%) (IC à 95 %) | 12 | 4,6 (2,0, 7,3) | 24,8 (19,3, 30,3) | 20,2 (14,1, 26,3) | 33,8 (27,8, 39,7) | 29,1 (22,6, 35,7) |
| 24 | 3,8 (1,4, 6,2) | 26,1 (20,5, 31,6) | 22,3 (16,2, 28,3) | 33,3 (27,4, 39,3) | 29,6 (23,1, 36,0) | |
Changement moyen (DS) de l’AVMC# à partir des données de départ (lettres) (IC à 95 %) | 12 | -10,5 (16,6) (-12,6, -8,3) | 6,5 (12,7) (4,9, 8,1) | 17,0 (14,3, 19,6) | 7,2 (14,4) (5,4, 9,1) | 17,7 (14,9, 20,5) |
| 24 | -14,9 (18,7) (-17,3, -12,5) | 5,4 (15,2) (3,5, 7,4) | 20,3 (17,3, 23,4) | 6,6 (16,5) (4,5, 8,7) | 21,4 (18,3, 24,6) | |
| Étude ANCHOR (résultats après 12 et 24 mois) | ||||||
| Critère d’évaluation | Mois | TPD (N = 143) | Ranibizumab à 0,3 mg (N = 140) | Écart estimatif entre la TPD et le ranibizumab à 0,3mg | Ranibizumab à 0,5 mg (N = 139) | Écart estimatif entre la TPD et le ranibizumab à 0,5 mg |
Gain de ≥ 15 lettres d’acuité visuelle (%) (IC à 95 %) | 12 | 5,6 (1,8, 9,4) | 35,7 (27,8, 43,7) | 30,1 (21,3, 38,9) | 40,3 (32,1, 48,4) | 34,7 (25,7, 43,7) |
| 24 | 6,3 (2,3, 10,3) | 34,3 (26,4, 42,1) | 28,0 (19,2, 36,8) | 41,0 (32,8, 49,2) | 34,7 (25,6, 43,8) | |
Changement moyen (DS) de l’AVMC# à partir des données de départ (lettres) (IC à 95 %) | 12 | -9,5 (16,4) (-12,3, -6,8) | 8,5 (14,6) (6,1, 11,0) | 18,1 (14,4, 21,7) | 11,3 (14,6) (8,9, 13,8) | 20,9 (17,2, 24,5) |
| 24 | -9,8 (17,6) (-12,7, -6,9) | 8,1 (16,2) (5,4, 10,7) | 17,9 (13,9, 21,8) | 10,7 (16,5) (7,9, 13,5) | 20,5 (16,5, 24,5) | |
| Étude PIER (résultats après 12 mois) | ||||||
| Critère d’évaluation | Mois | Simulation (N = 63) | Ranibizumab à 0,3mg (N = 60) | Écart estimatif entre la simulation et le ranibizumab à 0,3 mg | Ranibizumab à 0,5 mg (N = 61) | Écart estimatif entre la simulation et le ranibizumab à 0,5 mg |
Perte de < 15 lettres d’acuité visuelle (%) | 12 | 49,2 (36,9, 61,6) | 83,3 (73,9, 92,8) | 34,1 (18,6, 49,7) | 90,2 (82,7, 97,6) | 41,0 (26,5, 55,4) |
| (IC 95 %) |
# Acuité visuelle la mieux corrigée
Sujets randomisés = tous les sujets randomisés. Remarque pour le groupe ranibizumab à 0,5 mg de l’étude ANCHOR : 140 sujets avaient été randomisés, mais on n’avait pas une valeur AVNC de départ pour un des sujets; les données de 139 patients sont donc incluses aux résultats de ce groupe.
Taux d’abandon des patients (groupes témoin, ranibizumab à 0,3 mg, ranibizumab à 0,5 mg) :
- MARINA 1 an (ont abandonné l’étude au 12e mois ou avant) : 8,8 %, 2,5 %, 2,5 %
- MARINA 2 ans (ont abandonné l’étude) : 20,2 %, 11,8 %, 10,4 %
- ANCHOR 1 an (ont abandonné l’étude au 12e mois ou avant) : 7,0 %, 7,1 %, 3,6 %
- ANCHOR 2 ans (ont abandonné l’étude) : 23,1 %, 16,4 %, 17,1 %
- PIER 1 an (ont abandonné l’étude au 12e mois ou avant) : 12,7 %, 1,7 %, 3,3 %
La méthode d’administration des injections simulées de ranibizumab pour le groupe témoin a consisté à anesthésier l’œil de manière identique à celle utilisée pour l’injection intravitréenne de ranibizumab. On a ensuite appuyé le bout d’une seringue sans aiguille contre la conjonctive et enfoncé le piston de la seringue sans aiguille.
Les patients des groupes traités par le ranibizumab ont en moyenne présenté une croissance minimale des lésions de NVC visibles. Après 12 mois, la variation moyenne de la surface totale des lésions de NVC était de 0,1 à 0,3 de la surface du disque pour le groupe ranibizumab par rapport à 2,3 à 2,6 fois la surface du disque pour les groupes témoin. Les résultats des deux études ont indiqué que la poursuite du traitement par le ranibizumab peut être également bénéfique pour les patients ayant perdu 15 lettres d’acuité visuelle la mieux corrigée (AVMC) au cours de la première année du traitement.
La taille de la lésion n’a pas affecté significativement les résultats. En général, les patients dont l’acuité visuelle était déjà piètre au départ (< 20/200) ont bénéficié du traitement. Cependant, les cas de DMLA néovasculaire ayant évolué en lésions caractérisées par une fibrose sous-rétinienne et une atrophie géographique avancée ne sont pas susceptibles de répondre au ranibizumab.
Après 12 mois dans le cadre des études MARINA et ANCHOR, les patients traités par le ranibizumab ont signalé, en moyenne, une amélioration significative sur les plans statistique (p < 0,01) et clinique de leur capacité à accomplir des activités associées à la vision de près (comme la lecture; MARINA: 0,5 mg de ranibizumab : augmentation de 10,4 points; 0,3 mg de ranibizumab : augmentation de 9,4 points; ANCHOR : 0,5 mg de ranibizumab : augmentation de 9,1 points; 0,3 mg de ranibizumab : augmentation de 6,6 points), à la vision de loin (comme la conduite automobile, MARINA : 0,5 mg de ranibizumab: augmentation de 7,0 points; 0,3 mg de ranibizumab : augmentation de 6,7 points; ANCHOR : 0,5 mg de ranibizumab : augmentation de 9,3 points; 0,3 mg de ranibizumab : augmentation de 6,4 points) et dépendant spécifiquement de la vision (comme voir les visages; MARINA : 0,5 mg de ranibizumab: augmentation de 6,8 points; 0,3 mg de ranibizumab : augmentation de 3,6 points; ANCHOR : 0,5 mg de ranibizumab : augmentation de 8,9 points; 0,3 mg de ranibizumab : augmentation de 7,6 points), tel qu’il a été évalué par le VFQ-25 (Visual Functioning Questionnaire-25) du National Eye Institute (NEI). Les patients traités par injections simulées ont signalé une diminution de leur capacité à accomplir ces activités et ceux traités par TPD à la vertéporfine ont signalé une légère augmentation ou diminution (MARINA : vision de près : diminution de 2,6 points; vision de loin : diminution de 5,9 points;
dépendance spécifique de la vision : diminution de 4,7 points), tandis que les patients traités à la vertéporfine par TPD ont signalé un légère augmentation ou diminution (ANCHOR : vision de près : augmentation de 3,7 points; vision de loin : augmentation de 1,7 point; dépendance spécifique de la vision : diminution de 1,4 point).
Dans le cadre de l’étude MARINA, cette augmentation signalée après 12 mois, par rapport aux données de départ pour chacune des trois sous-échelles, s’est maintenue jusqu’au 24e mois pour les patients traités par le ranibizumab, tandis chez le groupe traité par injections simulées, la variation moyenne à partir des données de départ a continué de diminuer entre le 12e et le 24e mois pour chacune de ces trois sous-échelles. Ainsi, le bienfait du traitement par le ranibizumab par rapport au groupe témoin traité par simulation après 24 mois était supérieur à ce qu’il était après 12 mois.
Dans le groupe traité par TPD à la vertéporfine, l’amélioration moyenne par rapport aux données de départ des scores des sous-échelles d’évaluation des activités faisant appel à la vision de près et de loin du 12e mois avait disparue au 24e mois, tandis que la diminution moyenne par rapport aux données de départ des scores des sous-échelles d’évaluation des activités spécifiquement dépendantes de la vision du 12e mois s’était maintenue au 24e mois. Ces variations entre les 12e et 24e mois dans chaque groupe de traitement se sont traduites par un bienfait soutenu ou supérieur du traitement par le ranibizumab comparativement à la TPD à la vertéporfine par rapport au 12e mois, tandis que le bienfait du traitement par le ranibizumab des scores des sous-échelles d’évaluation des activités spécifiquement dépendantes de la vision au 24e mois était moindre par rapport à celui au 12e mois (les valeurs p variant de 0,0023 à 0,0006).
Traitement de la déficience visuelle due à un OMD
L'efficacité clinique du ranibizumab chez les patients présentant une déficience visuelle due à un œdème maculaire diabétique (OMD) a été évaluée lors de l'étude à répartition aléatoire, contrôlée et à double insu D2301 (RESTORE). L'innocuité clinique du ranibizumab a quant à elle été évaluée lors des études à répartition aléatoire, contrôlées et à double insu D2301 (RESTORE) et D2201 (RESOLVE).
Tableau 21 : Portrait démographique de la population des essais cliniques sur la déficience visuelle due à un OMD
| No de l’étude | Plan | Posologie, voie d'administration et durée | Population (n = nombre) | Âge moyen (plage) | Sexe |
|---|---|---|---|---|---|
| D2301† (RESTORE) | Étude multicentrique contrôlée (laser), avec répartition aléatoire et double insu | Injection intravitréenne ranibizumab à 0,5 mg (+ laser simulé), au besoin; Injection intravitréenne ranibizumab à 0,5 mg + laser, au besoin; ou Injection simulée + laser, au besoin Étude de 12 mois | Ranibizumab à 0,5 mg : n = 116 ranibizumab à 0,5 mg + laser : n = 118 Injection simulée + laser : n = 111 | 63,5 (37-87 ans) | Hommes : 58,3 % Femmes : 41,7 % |
| D2201 (RESOLVE) | Étude multicentrique contrôlée (injection simulée), avec répartition aléatoire et double insu | Injection intravitréenne ranibizumab à 0,3 mg (la dose pouvait être doublée), au besoin; intravitréenne ranibizumab à 0,5 mg (la dose pouvait être doublée), au besoin; ou Injection simulée, au besoin Étude de 12 mois | Ranibizumab à 0,3 mg : n = 51 ranibizumab à 0,5 mg : n = 51 Injection simulée : n = 49 | 63,6 (32-85 ans) | Hommes : 53,6 % Femmes : 46,4 % |
† a) Les données sur le traitement de l'OMD lié au diabète de type 1 sont limitées.
- b) Les données sur le traitement de l'OMD chez les sujets de plus de 75 ans sont limitées.
- c) Les patients dont le taux d'HbA1c était > 10 % n'ont pas été admis à l'essai clinique.
Au total, 345 patients ayant une déficience visuelle causée par un œdème maculaire ont été admis à l'étude D2301 (RESTORE) et ont reçu un des 3 traitements que voici : injection intravitréenne initiale de ranibizumab à 0,5 mg en monothérapie avec simulation de photocoagulation au laser, traitement d'association par le ranibizumab à 0,5 mg et la photocoagulation au laser, ou simulation d'injection avec photocoagulation au laser en monothérapie. On a amorcé le traitement par le ranibizumab à raison d'injections intravitréennes mensuelles. Devant une acuité visuelle stable lors de trois visites consécutives, on mettait fin au traitement. On remettait ce dernier en place lorsque l'AVMC diminuait en raison d'une progression de l'OMD. La photocoagulation au laser a été administrée en début d'étude, puis au besoin selon l'ETDRS.
Le principal critère d'efficacité était la variation moyenne de l'AVMC du 1er au 12e mois par rapport à la valeur de départ. Les résultats à 12 mois démontrent une supériorité statistiquement significative du ranibizumab, en monothérapie ou en appoint à la photocoagulation au laser, sur la photocoagulation au laser seule, tant pour les critères principaux et secondaires d'acuité visuelle que pour l'effet sur l'épaisseur rétinienne centrale (ERC). On ignore cependant la portée clinique de l'effet sur l'ERC dans la population visée par l'étude. L'AVMC s'est améliorée rapidement, soit dès la première visite de suivi, et l'amélioration s'est maintenue tout au long des 12 mois de l'étude (Figure 5). L'AVMC sur 12 mois s'est améliorée en moyenne de 5,4 et 4,9 lettres dans les groupes ranibizumab et ranibizumab en appoint au laser, comparativement au groupe laser en monothérapie; dans le groupe traité par le laser, l'AVMC s'est maintenue, voire améliorée d'environ +1 lettre, pendant les 12 mois de l'étude.
Le Tableau 22 et la Figure 3 montrent les résultats obtenus au chapitre du critère principal.
Tableau 22 : Résultats à 12 mois de l'étude D2301 (RESTORE), série complète d'analyses, report de la dernière observation
| Critère principal | |||||
|---|---|---|---|---|---|
| Critère d’évaluation | Ranibizumab à 0,5 mg (n = 116) | Ranibizumab à 0,5 mg + laser (n = 118) | Laser (n = 111) | Écart estimé entre le laser et le ranibizumab à 0,5 mg | Écart estimé entre le laser et le ranibizumab à 0,5 mg + laser |
Variation moyenne (en lettres) de l'AVMC du 1er au 12e mois par rapport à la valeur de départ (ET) (IC à 95 %)b | 6,1 (6,43) (4,9, 7,3) | 5,9 (7,92) (4,4, 7,3) | 0,8 (8,56) (-0,8, 2,4) | 5,4 (3,5, 7,4) | 5,4 (3,5, 7,4) |
- b) p < 0,0001
Figure 3 : Résultats à 12 mois de l'étude D2301 (RESTORE), ensemble d’analyse intégral, report en aval de la dernière observation (RADO)
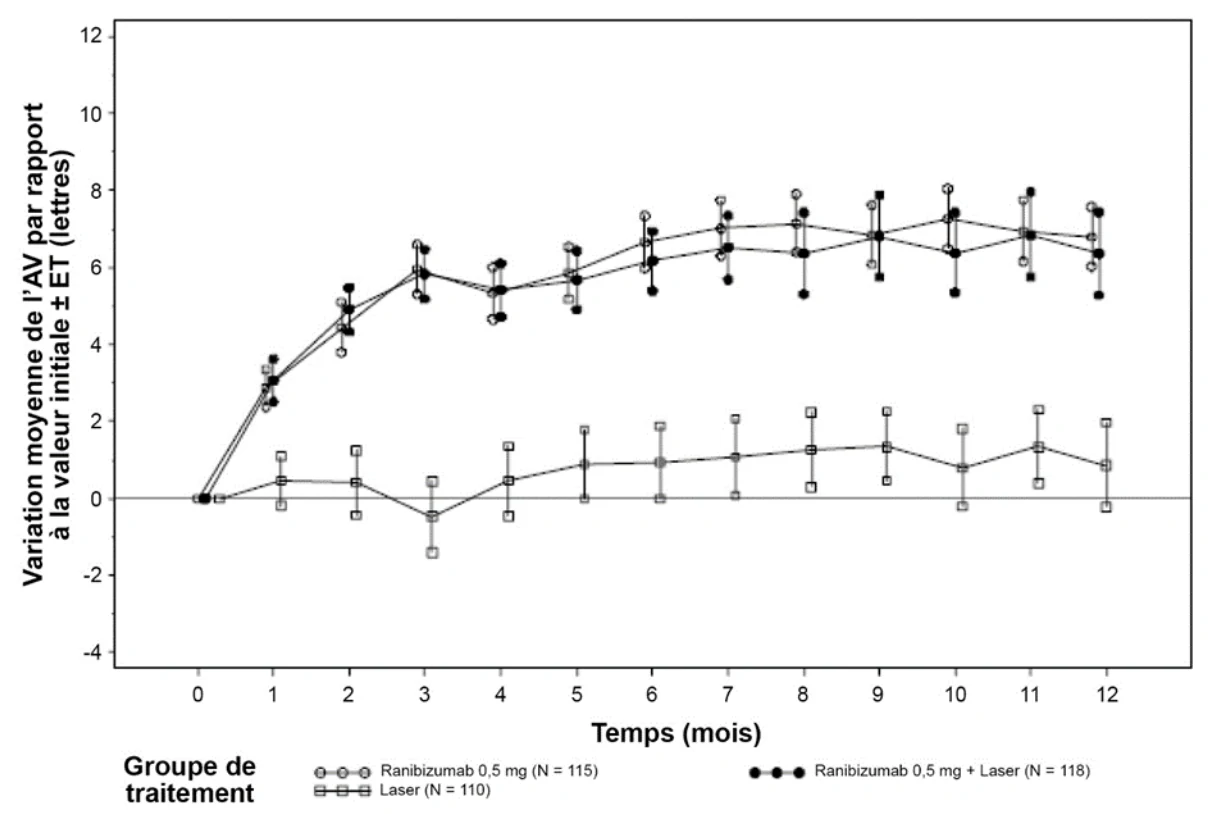
En ce qui concerne les critères d'efficacité secondaires, reposant eux aussi sur l'AVMC, les résultats reflètent les données obtenues pour le critère principal, et on note des écarts statistiquement significatifs entre les sujets traités par le ranibizumab et les sujets traités par le laser. À 12 mois, l'amélioration moyenne de l'AVMC par rapport à la valeur de départ sous ranibizumab et ranibizumab en appoint au laser était de 6,8 et 6,4 lettres, comparativement à 0,9 lettre dans le groupe laser. Par ailleurs, la proportion de patients sous ranibizumab qui, à 12 mois, avaient gagné au moins 15 lettres par rapport au résultat de départ s'est établie à 22,6 % (ranibizumab) et à 22,9 % (ranibizumab + laser), contre 8,2 % chez les témoins traités par le laser.
Cette amélioration des paramètres de l'acuité visuelle était accompagnée d'une régression rapide et durable de l'œdème maculaire, comme en a fait foi l'ERC. On ignore cependant la portée clinique de l'effet sur l'ERC dans la population visée par l'étude.
L'étude D2201 (RESOLVE) a porté sur 151 patients ayant une déficience visuelle causée par une atteinte centrale de la macula et qui ont reçu : 1) une injection intravitréenne initiale de ranibizumab à 0,3 mg (préparation à 6 mg/mL) suivie d'injections mensuelles jusqu'à ce qu'on conclue à la réussite ou à l'inutilité du traitement (51 patients); 2) une injection intravitréenne initiale de ranibizumab à 0,5 mg (préparation à 10 mg/mL) suivie d'injections mensuelles jusqu'à ce qu'on conclue à la réussite ou à l'inutilité du traitement (51 patients); ou 3) une injection initiale simulée suivie d'injections mensuelles simulées, au besoin, en fonction des mêmes critères de traitement (49 patients). Une fois la première dose de ranibizumab administrée, le chercheur pouvait doubler les autres doses quand bon lui semblait s'il estimait la réponse insuffisante. Pour ce faire, il devait doubler le volume injecté, le faisant passer de 0,05 à 0,1 mL. Le recours à la photocoagulation au laser en traitement de rattrapage était autorisé après 3 mois de participation à l'étude, tant chez les patients sous traitement actif que chez les témoins, au moment jugé opportun par le chercheur.
Traitement de la déficience visuelle due à un œdème maculaire secondaire à l’OVR
L’innocuité et l’efficacité cliniques du ranibizumab chez les patients présentant une déficience visuelle due à un œdème maculaire secondaire à une OVR ont été évaluées lors des études à répartition aléatoire, contrôlées et à double insu BRAVO et CRUISE.
Dans le cadre de l’étude BRAVO, on a admis 397 patients présentant une déficience visuelle due à un œdème maculaire secondaire à une OBVR qui ont reçu 0,3 mg ou 0,5 mg de ranibizumab par voie intravitréenne ou encore des injections simulées1. Si un traitement de secours était nécessaire, il était permis de procéder dans les 3 groupes à une photocoagulation au laser, la norme de soins, à partir du 3e mois et selon des critères définis dans le protocole. Au moins 1 traitement au laser a été réalisé chez 57,6 % des patients du groupe témoin ayant reçu les injections simulées et 20,1 % et 21,4 % des patients des groupes traités par le ranibizumab (à 0,3 mg et à 0,5 mg) au cours des 6 premiers mois de l’étude.
Après 6 mois, les patients du groupe témoin ont été permutés au groupe ranibizumab à 0,5 mg. La proportion de patients de chacun des groupes qui a reçu au moins 1 traitement au laser au cours des 12 mois qu’a duré l’étude était la suivante : 61,4 % dans le groupe simulation/ranibizumab à 0,5 mg, 41,0 % dans le groupe ranibizumab à 0,3 mg et enfin 34,4 % dans le groupe ranibizumab à 0,5 mg.
Le principal critère d’évaluation était la variation moyenne de l’acuité visuelle la mieux corrigée (AVMC) au 6e mois par rapport aux valeurs initiales : le traitement par le ranibizumab à 0,5 mg a permis une amélioration moyenne statistiquement significative de 18,3 lettres par rapport à un gain de 7,3 lettres dans le groupe témoin (p < 0,0001). L’amélioration de l’AVMC était rapide (observée dès le 7e jour, p < 0,0001) et s’est maintenue dans les mois qui ont suivi, jusqu’au 12e mois (critère d’évaluation secondaire), une amélioration moyenne par rapport aux valeurs initiales du score relatif à l’AVMC au 12e mois de 18,3 lettres dans le groupe ranibizumab à 0,5 mg comparativement à 12,1 lettres dans le groupe simulation/0,5 mg ayant été observée.
Des améliorations significatives sur le plan statistique touchant les critères d’évaluation secondaires ont également été observées au 6e mois et maintenues jusqu’au 12e mois. Au 6e mois, 61,1 % des patients du groupe ranibizumab à 0,5 mg avaient montré un gain ≥ 15 lettres par rapport au début de l’étude au score d’acuité visuelle alors qu’une telle amélioration avait été relevée chez 28,8 % des patients du groupe ayant reçu les injections simulées, ce qui représente une différence estimée de 31,3 % entre les 2 groupes. Au 12e mois, ce sont 60,3 % des patients du groupe ranibizumab à 0,5 mg qui avaient eu un gain ≥ 15 lettres par rapport au score d’acuité visuelle initial et 43,9 % des patients du groupe injections simulées/ranibizumab à 0,5 mg. Dans le groupe des injections simulées qui est passé au ranibizumab à 0,5 mg lors de la permutation, des améliorations de l’acuité visuelle avaient également été observées au cours de la période d’observation de 6 mois.
Tableau 23 : Principal critère d’évaluation de l’efficacité relatif à l’AVMC au 6e mois (étude BRAVO), patients randomisés, imputation des données manquantes par report en aval de la dernière observation (RADO)
| Principal critère d’évaluation | Simulation (n = 132) | Ranibizumab à 0,5 mg (n = 131) | Écart estimé entre la simulation et ranibizumab à 0,5 mg |
|---|---|---|---|
| Variation moyenne de l’AVMC depuis le début de l’étude – Lettres ETDRSa (DS) (IC95 %)b | + 7,3 (13,0) (5,1, 9,5) | + 18,3 (13,2) (16,0,20,6) | 10,6 (7,6,13,6) |
- a) Étude sur le traitement précoce de la rétinopathie diabétique
- b) p < 0,0001
Figure 4 : Variation moyenne de l’AVMC au fil du temps, depuis le début de l’étude jusqu’au 6e mois
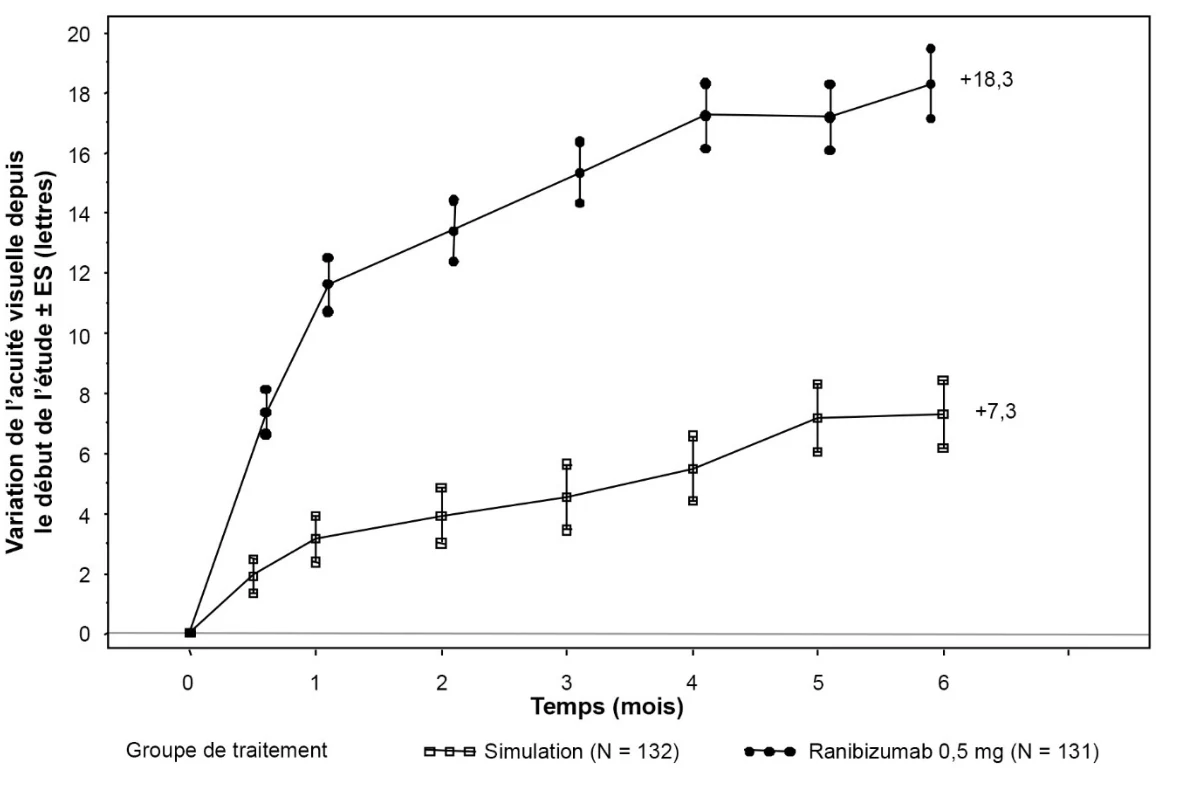
Au cours de l’étude CRUISE, on a admis 392 patients présentant une déficience visuelle due à un œdème maculaire secondaire à une OVCR qui ont reçu 0,3 mg ou 0,5 mg de ranibizumab par voie intravitréenne ou encore des injections simulées. Après 6 mois, les patients du groupe témoin (injections simulées) sont passés au groupe ranibizumab à 0,5 mg.
Le principal critère d’évaluation était la variation moyenne de l’AVMC au 6e mois par rapport aux valeurs initiales : le traitement par le ranibizumab à 0,5 mg a permis une amélioration moyenne statistiquement significative de 14,9 lettres par rapport à un gain de 0,8 lettre dans le groupe témoin (p < 0,0001). L’amélioration de l’AVMC était rapide (observée dès le 7e jour, p < 0,0001) et s’est maintenue dans les mois qui ont suivi, jusqu’au 12e mois, une amélioration moyenne par rapport aux valeurs initiales du score relatif à l’AVMC au 12e mois de 13,9 lettres dans le groupe ranibizumab à 0,5 mg comparativement à 7,3 lettres dans le groupe simulation/0,5 mg ayant été observée.
Des améliorations significatives sur le plan statistique touchant les critères d’évaluation secondaires ont également été observées au 6e mois et maintenues jusqu’au 12e mois. Au 6e mois, 47,7 % des patients du groupe ranibizumab à 0,5 mg avaient montré un gain ≥ 15 lettres par rapport au début de l’étude au score d’acuité visuelle alors qu’une telle amélioration avait été relevée chez 16,9 % des patients du groupe ayant reçu les injections simulées, ce qui représente une différence estimée de 30,3 % entre les 2 groupes. Au 12e mois, ce sont 50,8 % des patients du groupe ranibizumab à 0,5 mg qui avaient eu un gain ≥ 15 lettres par rapport au score d’acuité visuelle initial et 33,1 % des patients du groupe injections simulées/ranibizumab à 0,5 mg. Dans le groupe des injections simulées qui est passé au ranibizumab à 0,5 mg lors de la permutation, des améliorations de l’acuité visuelle avaient également été observées au cours de la période d’observation de 6 mois.
Tableau 24 : Principal critère d’évaluation de l’efficacité relatif à l’AVMC au 6e mois (étude CRUISE), patients randomisés, imputation des données manquantes par report en aval de la dernière observation (RADO)
| Principal critère d’évaluation | Simulation (n = 130) | Ranibizumab à 0,5 mg (n = 130) | Écart estimé entre la simulation et ranibizumab à 0,5 mg |
|---|---|---|---|
| Variation moyenne de l’AVMC depuis le début de l’étude – Lettres ETDRSa (DS) (IC95 %)b | + 0,8 (16,2) (-2,0, 3,6) | + 14,9 (13,2) (12,6, 17,2) | 13,8 (10,3, 17,4) |
- a) Étude sur le traitement précoce de la rétinopathie diabétique
- b) p < 0,0001
Figure 5 : Variation moyenne de l’AVMC au fil du temps, depuis le début de l’étude jusqu’au 6e mois
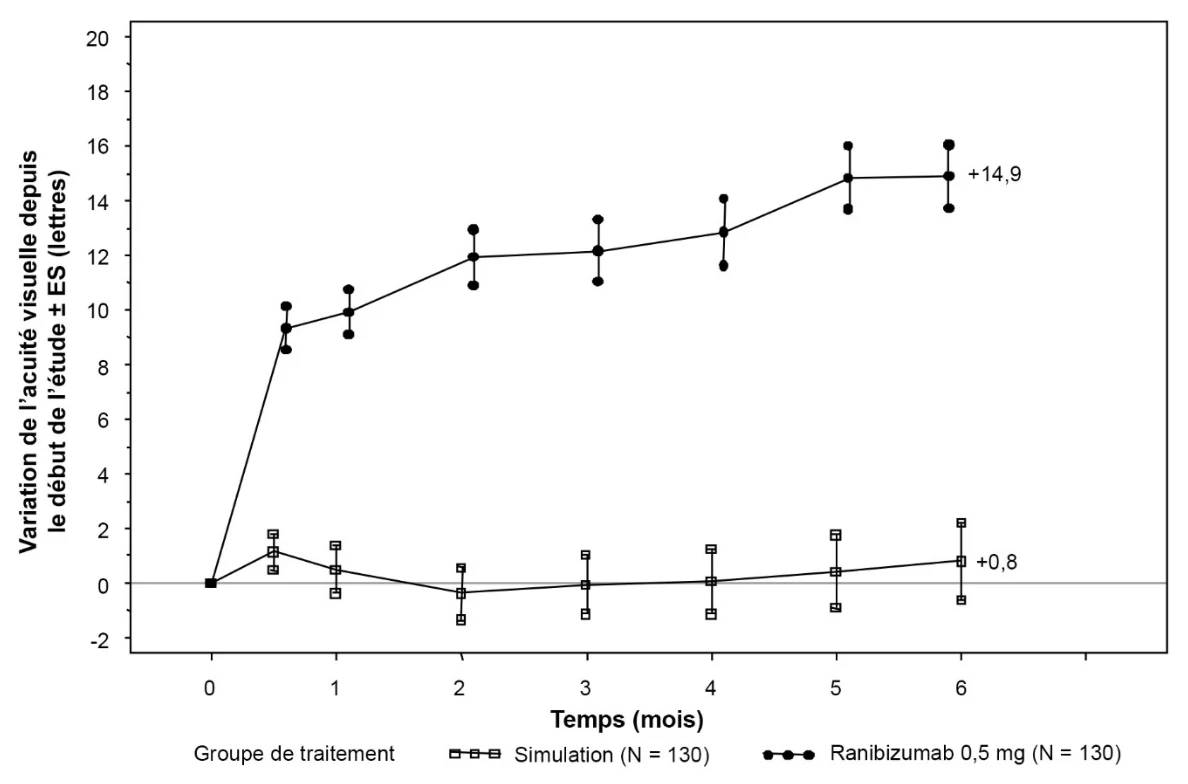
Dans les deux études, l’amélioration des résultats d’acuité visuelle était accompagnée d’une diminution rapide et durable de l’œdème maculaire, évaluée à partir de l’épaisseur rétinienne centrale, au 6e et au 12e mois.
De plus, on a constaté dans les deux études que l’amélioration des résultats d’acuité visuelle observés au 6e et au 12e mois de traitement par le ranibizumab était accompagnée de bienfaits déclarés par le patient, mesurés à l’aide du questionnaire NEI VFQ-25 (National Eye Institute Visual Function Questionnaire), particulièrement en ce qui a trait aux sous-échelles d’évaluation des activités faisant appel à la vision de près et de loin, qui constituaient des critères d’évaluation secondaires de l’efficacité préétablis.
Lors des études BRAVO et CRUISE, les patients traités par le ranibizumab ont montré une amélioration statistiquement significative de la capacité à accomplir des activités faisant appel à la vision de près (BRAVO – ranibizumab à 0,5 mg : +13,7; simulation : +7,3; p = 0,0002; CRUISE – ranibizumab à 0,5 mg : +9,3; simulation : +5,1; p = 0,0099) et des activités faisant appel à la vision de loin (BRAVO – ranibizumab à 0,5 mg : +11,3; simulation : +6,3; p = 0,0014; CRUISE –ranibizumab à 0,5 mg : +6,7; simulation : +2,8; p = 0,0199) au 6e mois. L’augmentation par rapport aux valeurs initiales des scores aux deux sous-échelles du VFQ-25 observée à 6 mois s’est maintenue à 12 mois dans les deux études.
Études post-commercialisation
L’innocuité et l’efficacité cliniques à long terme (24 mois) de ranibizumab chez les patients présentant une déficience visuelle due à un œdème maculaire secondaire à une OVR ont été évaluées au cours des études BRIGHTER (OBVR) et CRYSTAL (OVCR). Dans le cadre de ces études, les sujets ont reçu une injection de 0,5 mg de ranibizumab au besoin selon un schéma posologique basé sur des critères de stabilisation individualisés.
L’étude BRIGHTER, une étude contrôlée par traitement actif menée auprès de trois groupes de patients randomisés, visait à évaluer l’administration d’une dose de 0,5 mg de ranibizumab en monothérapie ou en appoint à la photocoagulation au laser par rapport à la photocoagulation au laser seule. Après 6 mois, les sujets de ce dernier groupe étaient autorisés à recevoir le ranibizumab à 0,5 mg. L’étude CRYSTAL comportait un seul groupe de traitement traité par le ranibizumab à 0,5 mg en monothérapie.
Les résultats relatifs aux critères d’évaluation des études BRIGHTER et CRYSTAL sont présentés dans le tableau ci-dessous.
Tableau 25 : Résultats au 6e et au 24e mois (BRIGHTER et CRYSTAL)
| BRIGHTER | CRYSTAL | |||||||
|---|---|---|---|---|---|---|---|---|
Ranibizumab à 0,5 mg N=180 | Ranibizumab à 0,5 mg + Laser N=178 | Laser* N=90 | Ranibizumab à 0,5 mg N=356 | |||||
| Variation moyenne (en lettres) de l’AVMC entre le début de l’étude et le 6e mois (écart-type) | +14,8 (10,7) | +14,8 (11,13) | +6,0 (14,27) | +12,0 (13,95) | ||||
| Variation moyenne (en lettres) de l’AVMC entre le début de l’étude et le 24e mois (écart-type) | +15,5 (13,91) | +17,3 (12,61) | +11,6 (16,09) | +12,1 (18,60) | ||||
* À partir du 6e mois, l’administration du ranibizumab à 0,5 mg était autorisé (24 patients ont été traités par le laser seul).
Dans le cadre des études BRIGHTER et CRYSTAL, tous les patients traités par le ranibizumab à 0,5 mg en monothérapie ont observé une amélioration de la vision, peu importe le temps écoulé depuis l’apparition de leur maladie.
Traitement de la déficience visuelle due à une NVC secondaire à une MP
L’innocuité et l’efficacité cliniques de ranibizumab chez les patients présentant une déficience visuelle due à une NVC secondaire à une MP ont été évaluées en fonction des données obtenues à 12 mois durant l’étude de base à répartition aléatoire, contrôlée et à double insu F2301 (RADIANCE). Cette étude visait à comparer deux schémas posologiques reposant sur l’injection de 0,5 mg de ranibizumab par voie intravitréenne à un schéma comportant l’utilisation d’une thérapie photodynamique (TPD) faisant appel à la vertéporfine. La MP se caractérise par un allongement anormal et progressif du globe oculaire défini par une longueur axiale généralement supérieure à 26 mm et par une erreur de réfraction de plus de -6,0 dioptries, s’accompagnant de modifications dégénératives du segment postérieur de l’œil, comme un staphylome postérieur, une atrophie choriorétinienne, des fissures dans la membrane de Bruch, une hémorragie sous-rétinienne, un décollement de la rétine ou une NVC.
Tableau 26 : Portrait démographique de la population de l’essai clinique sur la déficience visuelle due à une NVC secondaire à une MP
| No de l’étude | Plan de l’étude | Posologie, voie d'administration et durée | Sujets à l’étude (n = nombre) | Âge moyen (plage) | Sexe |
|---|---|---|---|---|---|
F2301 (RADIANCE) | Étude multicentrique contrôlée par traitement actif, à répartition aléatoire et à double insu | Groupe I : Injection intravitréenne de ranibizumab à 0,5 mg (stabilisation de l’acuité visuelle) Groupe II : Injection intravitréenne de ranibizumab à 0,5 mg (activité de la maladie) Groupe III : TPD à la vertéporfine† Étude de 12 mois | Groupe I : n = 106 Groupe II : n = 116 Groupe III : n = 55 | 55,5 (18 à 87 ans) | Hommes : 24,5 % Femmes : 75,5 % |
† Les patients soumis à une TPD à la vertéporfine étaient autorisés à recevoir un traitement par le ranibizumab à partir du 3e mois.
Les 277 patients ont été répartis au hasard dans l’un ou l’autre des groupes suivants :
- Groupe I (ranibizumab à 0,5 mg; schéma posologique basé sur un critère « de stabilisation » défini par l’absence de variation de l’acuité visuelle la mieux corrigée (AVMC) par rapport aux deux évaluations mensuelles précédentes)
- Groupe II (ranibizumab à 0,5 mg; schéma posologique basé sur un critère « d’activité de la maladie » défini par un trouble de la vision attribuable à la présence de liquide intra ou sous-rétinien ou à une fuite active secondaire à une lésion de NVC observée par TCO et/ou AF)
- Groupe III (TPD à la vertéporfine; les patients étaient autorisés à recevoir un traitement par le ranibizumab à partir du 3e mois)
Au cours des 12 mois de l’étude, les patients du groupe I ont reçu en moyenne 4,6 injections (médiane de 4,0; entre 1 et 12) et ceux du groupe II, 3,5 injections (médiane de 2,0; entre 1 et 12). Dans le groupe II (correspondant au schéma posologique recommandé en fonction de l’activité de la maladie; consultez 4.2 Dose recommandée et ajustement posologique), 50,9 % des patients ont nécessité 1 ou 2 injections, 34,5 %, 3 à 5 injections et 14,7 %, 6 à 12 injections au cours des 12 mois de l’étude. Notons que 62,9 % des patients du groupe II n’ont nécessité aucune injection au cours des six derniers mois de l’étude.
Le principal critère d’évaluation de l’efficacité était la variation moyenne de l’AVMC du 1er au 3e mois par rapport aux valeurs initiales. Les deux schémas comportant l’injection de ranibizumab se sont avérés significativement supérieurs sur le plan statistique au schéma faisant appel à la TPD à la vertéporfine : du 1er au 3e mois de l’étude, le traitement par le ranibizumab a offert une amélioration de 10,5 (groupe I; valeurs extrêmes : -19,3 à +31,0) et 10,6 lettres (groupe II; valeurs extrêmes : -8,3 à +32,0) du score moyen relatif à l’AVMC pour l’œil à l’étude par rapport aux valeurs initiales comparativement à un gain de 2,2 lettres chez ceux traités par TPD à la vertéporfine (groupe III; valeurs extrêmes : -24,7 à +24,3). Ce bienfait du traitement s’est maintenu pendant les 12 mois de l’étude. L’augmentation moyenne de l’AVMC observée du 1er au 12e mois par rapport aux valeurs initiales s’est établie à 12,8 et 12,5 lettres dans les groupes I et II, respectivement.
Tableau 27 : Principal critère d’évaluation de l’efficacité au 3e mois (étude RADIANCE), patients randomisés, avec méthode modifiée de report en aval de la dernière observation (RADO)
| Principal critère d’évaluation | Groupe I Ranibizumab à 0,5 mg « stabilisation de l’acuité visuelle » (n = 105) | Groupe II Ranibizumab à 0,5 mg « activité de la maladie » (n = 116) | Groupe III TPD à la vertéporfine (n = 55)† |
|---|---|---|---|
| Variation moyenne de l’AVMC du 1er au 3e mois par rapport aux valeurs initialesa (lettres) (ET) | +10,5 (8,16) | +10,6 (7,26) | +2,2 (9,47) |
† Groupe témoin jusqu’au 3e mois. Les patients du groupe soumis à une TPD à la vertéporfine étaient autorisés à recevoir un traitement par le ranibizumab à partir du 3e mois, à la discrétion de l’investigateur (38 patients du groupe III ont reçu du ranibizumab à partir du 3e mois.)
- a) p < 0,00001; comparaison avec le groupe témoin (TPD à la vertéporfine)
Les résultats relatifs aux critères d’évaluation secondaires ont corroboré ceux du critère principal. En moyenne, l’AVMC s’est améliorée rapidement entre le début de l’étude et le 12e mois, les progrès les plus marqués étant survenus au cours des deux premiers mois. L’augmentation de l’AVMC s’est poursuivie jusqu’au 12e mois, totalisant un gain moyen d’environ 14 lettres dans les deux groupes traités par le ranibizumab (Figure 6). Au 3e mois, la proportion de patients qui avaient gagné ≥ 10 lettres (ou atteint ≥ 84 lettres d’AVMC) par rapport au départ s’élevait à 61,9 % et 65,5 % dans les groupes I et II, alors qu’elle se situait à 27,3 % dans le groupe III; la proportion de patients ayant gagné ≥ 15 lettres (ou atteint ≥ 84 lettres au total) était de 38,1 %, 43,1 % et 14,5 % dans les groupes I, II et III, respectivement. Au 12e mois, la proportion de patients qui avaient gagné ≥ 10 lettres (ou atteint ≥ 84 lettres au total) depuis le début de l’étude s’établissait à 69,5 % dans le groupe I et à 69,0 % dans le groupe II; dans la même période, la proportion de patients ayant gagné ≥ 15 lettres (ou atteint ≥ 84 lettres au total) se situait à 53,3 % et 51,7 % dans les groupes I et II, respectivement.
Figure 6 : Variation moyenne de l’AVMC du début de l’étude au 12e mois (RADIANCE)
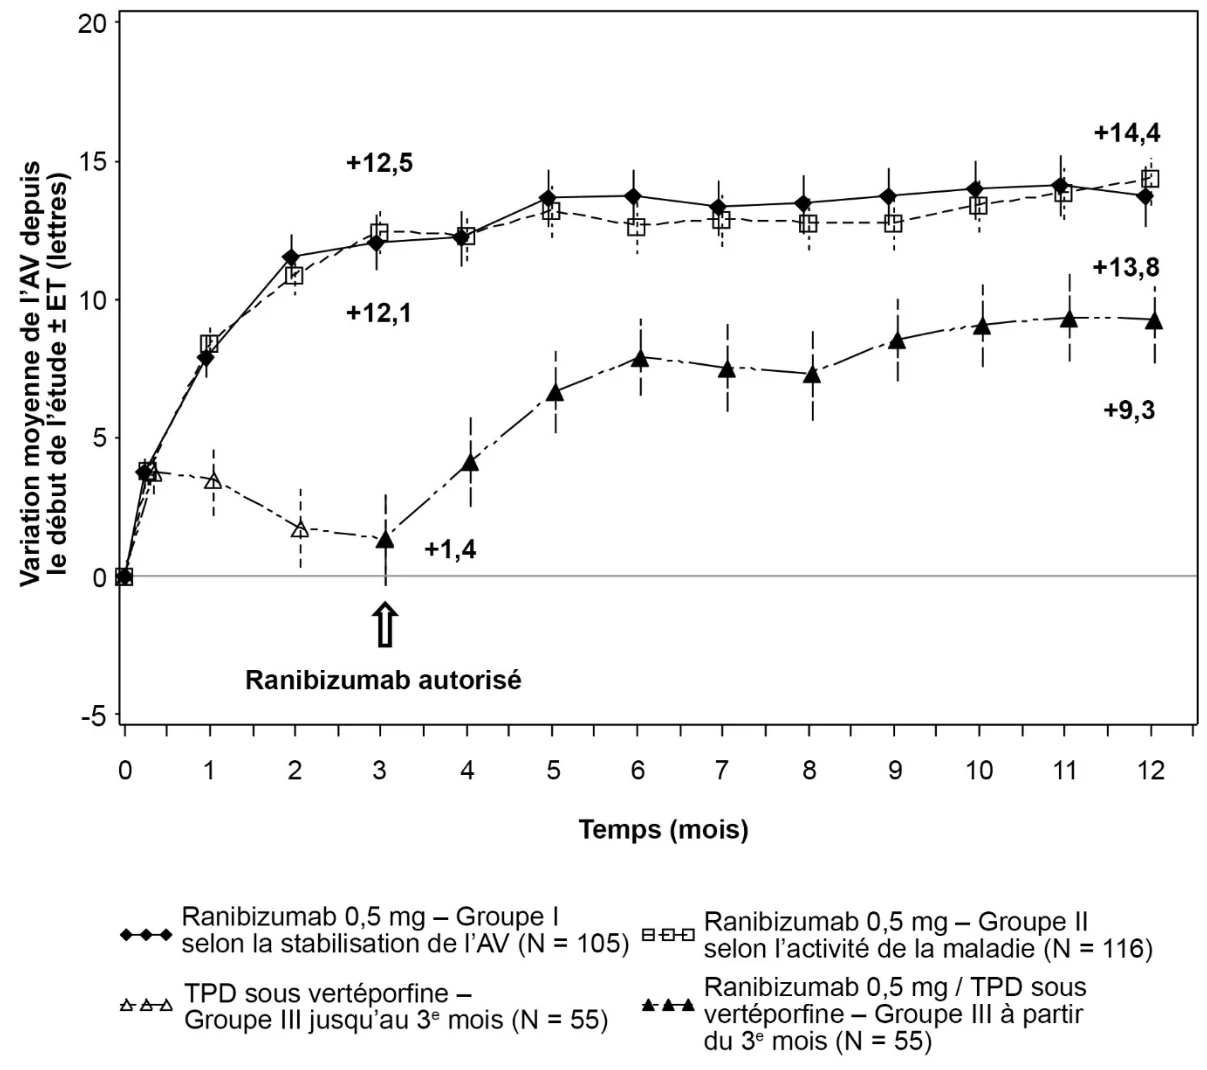
ET= Erreur-type de la moyenne
Les patients du groupe soumis à une TPD à la vertéprofine étaient autorisés à recevoir un traitement par le ranibizumab à partir du 3e mois.
On dispose de peu de données sur le traitement par le ranibizumab chez les patients atteints de MP qui présentent des lésions extrafovéales.
L’amélioration de la vision s’est accompagnée d’une réduction de l’épaisseur centrale de la rétine; cependant, la signification clinique de cette observation reste encore à déterminer.
Traitement de la déficience visuelle due à la NVC
L’innocuité et l’efficacité cliniques de ranibizumab chez les patients ayant une déficience visuelle due à une NVC non secondaire à une DMLA néovasculaire ou à une MP ont été évaluées à partir des données obtenues durant l’étude de phase III G2301 (MINERVA), une étude multicentrique à répartition aléatoire, à double insu, contrôlée avec injections simulées pendant 2 mois, suivie d’une période de prolongation en mode ouvert d’une durée de 10 mois.
Tableau 28 : Portrait démographique de la population de l’essai clinique sur la déficience visuelle due à une NVC
| No de l’étude | Plan de l’étude | Posologie, voie d'administration et durée | Nombre de sujets (n = nombre) | Âge moyen (plage) | Sexe |
|---|---|---|---|---|---|
| G2301 (MINERVA) | Étude multicentrique, à répartition aléatoire, à double insu, contrôlée avec injections simulées | Groupe 1 : ranibizumab à 0,5 mg par injection intravitréenne Groupe 2 : injection intravitréenne simulée (jusqu’au 2e mois) À partir du 2e mois, le traitement était administré en mode ouvert Étude de 12 mois | Groupe 1 : n = 119 Groupe 2 : n = 59 | 53,7 ans (19 à 86 ans) | Homme : 49,4 % Femme : 50,6 % |
Dans le cadre de cette étude, 178 patients adultes ont été répartis de manière aléatoire selon un rapport de 2:1 dans l’un des groupes suivants, stratifiés selon la présence initiale de stries angioïdes (oui/non) :
- Ranibizumab à 0,5 mg au début de l’étude, puis schéma thérapeutique individualisé selon les signes d’activité de la maladie;
- Injection simulée au début de l’étude, puis schéma thérapeutique individualisé selon les signes d’activité de la maladie.
À partir du 2e mois, tous les patients recevaient un traitement individualisé en mode ouvert par le ranibizumab selon les signes d’activité de la maladie. Le principal critère d’évaluation était la variation de l’acuité visuelle la mieux corrigée (AVMC) entre le début de l’étude et le 2e mois.
Selon le principal critère d’évaluation, une efficacité supérieure a été démontrée dans le groupe traité par le ranibizumab par comparaison au groupe recevant l’injection simulée (Tableau 29).
Tableau 29 : Variation de l’acuité visuelle au 2e mois (étude MINERVA)
Ranibizumab à 0,5 mg (N = 119) | Simulation (N = 59) | |
|---|---|---|
| n | 118 | 57 |
| Variation moyenne de l’AVMC entre le début de l’étude et le 2e mois (lettres) (moyenne calculée par la méthode des MC) | +9,5 (0,95) | -0,4 (1,16) |
| IC à 95 % pour la moyenne calculée par la méthode des MC | (7,6 ; 11,4) | (-2,8, 1,9) |
| Écart des moyennes calculées par la méthode des MC (ranibizumab moins simulation) (ET) | 9,94 (1,502) | |
| IC à 95 % pour l’écart | (6,97 ; 12,91) | |
| Valeur de p unilatérale pour l’écart entre les traitements(1) | < 0,001 |
n est le nombre de patients pour lesquels on disposait de données aux fins de l’analyse
- (1) Analysée au moyen d’un modèle mixte à mesures répétées (MMMR), comprenant la visite prévue, le type de mécanisme physiopathologique (stries angioïdes vs autres) et le groupe de traitement comme effets fixes, l’AVMC initiale ajustée comme covariable continue, ainsi que les interactions entre le groupe de traitement et la visite et entre la visite et l’AVMC initiale ajustée.
La variation moyenne de l’AVMC entre le début de l’étude et le 12e mois est illustrée à la Figure 7.
Figure 7 : Variation moyenne de l’AVMC entre le début de l’étude et le 12e mois (MINERVA)
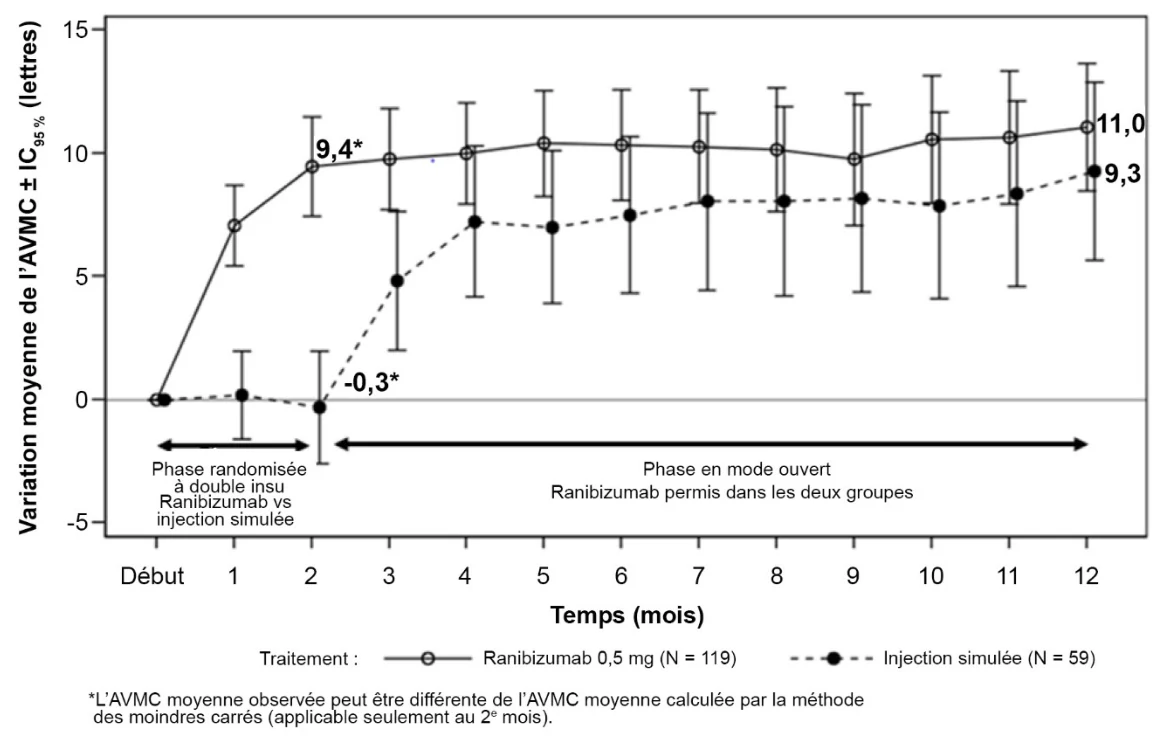
Une différence a été observée entre les deux groupes d’âge (patients ≤ 60 ans vs patients > 60 ans, respectivement) quant à la variation de l’AVMC entre le début de l’étude et le 2e mois (13,0 lettres vs 4,2 lettres).
Une analyse de sous-groupes a été effectuée pour le critère d’évaluation principal dans les sous-groupes suivants établis d’après le type de mécanisme physiopathologique oculaire sous-jacent (étiologie initiale) dans l’œil à l’étude : (i) stries angioïdes; (ii) rétinochoroïdopathie post-inflammatoire; (iii) choriorétinopathie idiopathique; (iv) choriorétinopathie séreuse centrale (CSC) et (v) causes diverses (causes n’appartenant pas aux autres sous-groupes). Les sous-groupes ont été constitués d’après les données inscrites dans le cahier de recherche électronique (eCRF), et la définition de l’étiologie initiale pour chacun des sous-groupes a été déterminée avant le verrouillage de la base de données. Dans le groupe des « causes diverses », il y avait 15 étiologies différentes à l’origine de la NVC. Au total, des patients ayant 19 étiologies différentes ont été admis à l’étude. Les résultats de l’analyse de sous-groupes pour le critère d’évaluation principal en fonction de l’étiologie initiale sont présentés au Tableau 31, et indiquent que l’effet du traitement varie selon l’étiologie initiale.
Tableau 30 : Variation de l’acuité visuelle au 2e mois, dans l’ensemble et selon l’étiologie initiale (MINERVA)
| Dans l’ensemble et selon l’étiologie initiale | Variation de l’AVMC entre le début de l’étude et le 2e mois (lettres) | Effet du traitement par rapport à la simulation (lettres) | ||||||||||
| ranibizumab | simulation | |||||||||||
| n | Moyenne des moindres carrés | n | Moyenne des moindres carrés | |||||||||
| Total | 118* | 9,5 | 57* | -0,4 | 9,9 | |||||||
| Stries angioïdes | 18 | 11,0 | 9 | -3,5 | 14,6 | |||||||
| Rétinochoroïdopathie post-inflammatoire | 18 | 7,0 | 9 | 0,4 | 6,5 | |||||||
| Choriorétinopathie séreuse centrale | 17 | 6,6 | 6 | 1,6 | 5,0 | |||||||
| Choriorétinopathie idiopathique | 37 | 12,5 | 25 | 1,1 | 11,4 | |||||||
| Étiologies diversesa | 28 | 7,5 | 8 | -3,0 | 10,6 | |||||||
- a) Comprend les causes de NVC n’appartenant pas aux autres sous-groupes.
* Nombre de patients pour lesquels on disposait de données aux fins d’analyse.
Le nombre moyen d’injections de ranibizumab administrées dans l’œil à l’étude pendant la période de 12 mois était de 5,8 (plage : 1-12) dans le groupe ranibizumab par rapport à 5,4 (plage : 1-10) sur 10 mois dans le groupe de patients ayant reçu des injections simulées avant de recevoir le ranibizumab. Dans le groupe des injections simulées, 7 patients sur 59 n’ont reçu aucune injection de ranibizumab dans l’œil à l’étude durant la période de 12 mois.
Immunogénicité
Au cours des études sur la DMLA néovasculaire, la fréquence d’immunoréactivité au ranibizumab lors du prétraitement a été de 0 à 3 % dans l’ensemble des groupes. Après l’administration mensuelle de ranibizumab pendant 12 à 24 mois, de faibles titres d’anticorps au ranibizumab ont été détectés chez environ 1 à 6 % des patients. Ces données sur l’immunogénicité reflètent le pourcentage de patients dont les résultats d’examens étaient positifs en termes d’anticorps au ranibizumab dans le cadre d’une analyse par électrochimiluminescence et sont grandement fonction de la sensibilité et de la spécificité de l’analyse. La signification clinique de l’immunoréactivité au ranibizumab est incertaine pour l’instant, bien qu’on ait observé que certains patients affichant les degrés les plus élevés d’immunoréactivité souffraient d’une iritis ou d’une hyalite.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
L’innocuité non clinique du ranibizumab a été principalement évaluée chez des macaques de Buffon en raison de la proche homologie du VEGF de ce macaque et de celui de l’humain. Toutes les études toxicologiques de doses répétées ont été menées sur des macaques de Buffon, tandis qu’on a eu recours à des lapins dans le cadre des études de tolérance locale de doses uniques.
Le programme toxicologique a été conçu pour appuyer l’administration intravitréenne et s’est composé d’études de 4, 13 et 26 semaines portant sur la toxicité intravitréenne de doses répétées chez des macaques de Buffon. Comme on a pu observer une inflammation oculaire transitoire lors des études de toxicité, on a mené une étude de 16 semaines pour examiner l’innocuité non clinique des divers schémas posologiques intravitréens (divers schémas d’augmentation de doses et de fréquence d’administration), et pour analyser l’effet d’un traitement oral et topique aux corticostéroïdes sur l’inflammation oculaire. L’innocuité non clinique de traitements combinés de ranibizumab/vertéporfine/TPD a été évaluée chez des macaques de Buffon chez qui une NVC avait été provoquée par laser. On a également examiné la réactivité croisée des tissus humains, le risque d’hémolyse et la compatibilité sanguine.
Après administration intravitréenne bilatérale de ranibizumab à des macaques de Buffon à des doses allant de 0,25 mg/œil à 2,0 mg/œil, une fois toutes les 2 semaines pendant 26 semaines, des effets oculaires dose-dépendants ont été observés.
Au niveau intraoculaire, des augmentations dose-dépendantes de l’effet Tyndall protéique et cellulaire ont été observées dans la chambre antérieure, avec une crête 2 jours après l'injection. La gravité de la réponse inflammatoire a généralement diminué lors des injections ultérieures ou pendant la période de récupération. Dans le segment postérieur, une infiltration cellulaire et des corps flottants ont été observés dans le vitré. Ils ont également eu tendance à être dose-dépendants et ont généralement persisté jusqu'à la fin de la période de traitement. Dans l'étude de 26 semaines, la gravité de l'inflammation vitréenne a augmenté avec le nombre d'injections. Toutefois, des signes de réversibilité ont été observés après la période de récupération. La nature et la chronologie de l'inflammation du segment postérieur sont évocatrices d'une réponse anticorps à médiation immunitaire, qui pourrait être cliniquement non pertinente. La formation de cataractes a été observée chez certains animaux après une période relativement longue d'inflammation intense, suggérant que les modifications du cristallin ont été secondaires à une inflammation grave. Une élévation passagère de la pression intraoculaire post-dose a été observée après les injections intravitréennes, quelle que soit la dose.
Les modifications oculaires microscopiques ont été considérées comme liées à l'inflammation et non à un processus dégénératif. Des modifications inflammatoires granulomateuses ont été observées dans la papille optique de certains yeux. Ces modifications du segment postérieur ont diminué et, dans certains cas, ont disparu, pendant la période de récupération. Après une administration intravitréenne, aucun signe de toxicité systémique n'a été détecté. Des anticorps sériques et vitréens anti-ranibizumab ont été retrouvés chez un sous-groupe d'animaux traités.
Génotoxicité
Le ranibizumab n’a fait l’objet d’aucune étude de génotoxicité.
Pouvoir carcinogène
Le ranibizumab n’a fait l’objet d’aucune étude de carcinogénicité.
Toxicologie relative à la reproduction et au développement
On a étudié l'effet du ranibizumab sur le développement embryofœtal et / ou placentaire chez la guenon (macaque de Buffon) gravide après injection intravitréenne bilatérale de ranibizumab tous les 14 jours, du 20e au 62e jour de la gestation. On a fixé les doses, soit 0,125 et 1,0 mg/œil dans un volume de 50 mcL, en visant un taux sérique maximal (Cmax) chez la mère environ 10 et 100 fois plus élevé, respectivement, que la Cmax médiane chez l'être humain recevant chaque mois une injection intravitréenne unilatérale de 0,5 mg de ranibizumab/œil. La dose de 1,0 mg/œil était considérée comme la plus forte pouvant être administrée à des femelles gravides, eu égard à l'inflammation oculaire observée lors des études de toxicologie de 4 à 26 semaines menées antérieurement chez des singes non gravides. Lors de ces études, on n'avait noté aucun effet toxique général jusqu'à la dose la plus élevée étudiée, soit 2,0 mg/œil. Le schéma de progression posologique appliqué chez les singes non gravides ne convenait pas, a-t-on estimé, à une étude sur le développement embryofœtal (DEF).
Dans le cadre de l'étude sur le DEF, on a prélevé un échantillon de sang fœtal (sang cordonal) au moment de la césarienne (100e jour ± 1 de la gestation), 32 ± 1 jours (soit environ 7 à 9 demi-vies, si l'on en juge par la demi-vie sérique « apparente » de 3,5 à 4,5 jours du ranibizumab chez le singe) après l'administration de la dernière dose de ranibizumab (le 62e jour de la gestation). À une exception près, la concentration de ranibizumab dans le sérum fœtal était inférieure au seuil quantifiable, sans égard à la dose. Le cas exceptionnel était celui d'un animal du groupe sous forte dose (1,0 mg/œil), porteur d'anticorps anti-ranibizumab et dont la mère présentait une concentration sérique exceptionnellement élevée de ranibizumab
(1990 ng/mL, probablement en raison de la présence d'anticorps anti-ranibizumab) après la dernière dose, soit celle du 62e jour de la gestation. Chez cet animal, la concentration sérique fœtale (sang cordonal) de ranibizumab s'élevait à 230 pg/mL au moment de la césarienne, ce qui représente environ le double de la « concentration minimale quantifiable » (CMQ) de l'analyte (soit le seuil quantifiable multiplié par le facteur de dilution minimal nécessaire au dosage exact de l'analyte dans la matrice de l'échantillon), soit 100 pg/mL.
Chez cet animal, les anticorps anti-ranibizumab pourraient avoir agi à titre de transporteurs (comportant un fragment Fc) pour le ranibizumab, ce qui aurait fait diminuer la clairance sérique chez la mère et permis le franchissement de la barrière placentaire. Cependant, l'étude sur le DEF chez le singe n'était pas conçue pour explorer cette question, et c'est pourquoi les données recueillies ne fournissent pas de réponse claire et nette.
Chez la guenon gravide, le traitement intravitréen par le ranibizumab n'a pas eu d'effet toxique sur le développement ni d'effet tératogène, et n'a eu aucun effet non plus sur le poids ou la structure du placenta. Malgré tout, on doit considérer que le ranibizumab a un potentiel tératogène, embryotoxique et fœtotoxique en raison de son effet pharmacologique. L'absence d'effets engendrés par le ranibizumab sur le développement embryonnaire et fœtal est probablement liée à l'incapacité du fragment Fab à traverser le placenta. Les études sur le développement embryofœtal ont été réalisées chez des animaux gravides en bonne santé, mais il faut tenir compte du fait que la présence d'une maladie (comme le diabète) peut modifier la perméabilité du placenta au fragment Fab (voir les recommandations dans la section 7.1.1 Grossesse).
Études de toxicité à doses répétées
Espèce/ Souche | Nbre/Sexe/Groupe | Voie d’administration | Doses nominales (mg/œil) | Durée de l’étude | Schéma posologique | Observations |
|---|---|---|---|---|---|---|
| Macaque de Buffon | 2-4/M 2-4/F | Intravitréenne (bilatérale) | 0 0,5 2,0 | Doses pendant 4 semaines/ récupération pendant 4 semaines | Une fois tous les 14 jours | Absence d’effet (non oculaire) systémique lié au matériel testé. Observations oculaires : Inflammation oculaire dose-dépendante transitoire, caractérisée par la présence de reflet et de cellules dans la chambre antérieure, et de cellules dans le vitré. Signes d’affaiblissement de la sclérotique en raison d’administrations intravitréennes répétées et de prélèvements de liquide à des sites identiques. Infiltrats et/ou engainement périvasculaires rétiniens susceptibles d’avoir été liés au matériel testé chez 2 animaux ayant reçu la forte dose. L’intensité des réactions inflammatoires a partiellement ou complètement diminué lors de la récupération. Augmentation de la pression intraoculaire, très probablement attribuable à l’augmentation du volume intraoculaire lié à l’injection. Absence d’altération liée au matériel testé lors d’une angiographie à la fluorescéine et absence d’effet sur l’électrorétinogramme scotopique/photopique. Présence d’anticorps anti-médicaments dans le sérum, mais non dans le vitré, chez 4 animaux sur 16 traités par le ranibizumab. |
Espèce/ Souche | Nbre/Sexe/Groupe | Voie d’administration | Doses nominales (mg/œil) | Durée de l’étude | Schéma posologique | Observations |
|---|---|---|---|---|---|---|
| Macaque de Buffon | 4-6/M 4-6/F | Intravitréenne (bilatérale) | 0 0,25 0,5/0,75 0,5/2,0 | Doses pendant 13 semaines/ récupération pendant 4 semaines | Une fois tous les 14 jours | Absence d’effet (non oculaire) systémique lié au matériel testé. Observations oculaires (pour réduire le degré d’inflammation oculaire transitoire au minimum, on a utilisé un schéma d’augmentation progressive de la dose) : Inflammation oculaire dose-dépendante transitoire, caractérisée par la présence de reflet et de cellules dans la chambre antérieure, et de cellules dans le vitré, laquelle a diminué au cours des injections subséquentes. L’intensité de la réaction inflammatoire a diminué lors de la récupération. Engainement périvasculaire rétinien dans 9 des 24 yeux ayant reçu 2,0 mg de ranibizumab et dans 3 des 16 yeux ayant reçu 0,75 mg. Présence d’un exsudat blanc sur la surface du disque optique dans 3 cas et dans la région maculaire/fovéale dans 1 cas. Altérations du disque optique, caractérisées par une infiltration principalement périvasculaire de cellules inflammatoires. Présence de petits corps flottants du vitré dans les yeux d’animaux des deux groupes, l’un traité par l’excipient, l’autre par le ranibizumab. Hausse de la pression intraoculaire, le plus vraisemblablement attribuable à l’accroissement du volume intraoculaire associé à l’injection. Aucun effet lors d’une électrorétinographie (ERG) scotopique/photopique ou sur le potentiel évoqué cortical visuel. Présence d’anticorps antidrogues sériques et dans le corps vitré, chez 3 et 15 des 28 animaux, respectivement, ayant reçu du ranibizumab. |
| Macaque de Buffon | 4-6/M 4-6/F | Intravitréenne (bilatérale) | 0 0,5 0,5/1,0 0,5/1,0/2,0 | Doses pendant 26 semaines/ récupération pendant 8 semaines | Une fois tous les 14 jours | Absence d’effet (non oculaire) systémique lié au matériel testé. Observations oculaires (pour réduire le degré d’inflammation oculaire transitoire au minimum, on a utilisé un schéma d’augmentation progressive de la dose) : Inflammation oculaire dose-dépendante transitoire, caractérisée par la présence de reflet et de cellules dans la chambre antérieure, et de cellules |
Espèce/ Souche | Nbre/Sexe/Groupe | Voie d’administration | Doses nominales (mg/œil) | Durée de l’étude | Schéma posologique | Observations |
|---|---|---|---|---|---|---|
dans le vitré, laquelle a diminué au cours des injections subséquentes. L’intensité de la réaction inflammatoire a diminué à l’arrêt du traitement ou lors de la récupération. Deux types de réaction inflammatoire dans la partie postérieure de l’œil ont été observés : hémorragies rétiniennes périveineuses focales ou multifocales, présentant typiquement un centre blanc dans la rétine périphérique éloignée, et gaines périvasculaires blanches, focales ou multifocales, autour des veinules rétiniennes périphériques. L’inflammation oculaire a eu tendance à s’aggraver lors des doses subséquentes, ce qui donne à penser que l’intervalle de 2 semaines entre les doses n’était pas suffisant pour que l’œil puisse récupérer avant l’administration de la dose suivante. Observation de cataractes uniquement après une période d’inflammation intense relativement longue et seulement dans les groupes ayant reçu 1,0 ou 2,0 mg/œil, ce qui laisse croire qu’elles étaient secondaires à l’inflammation grave. Absence d’observation évocatrice de processus dégénératif dans quelque structure oculaire. Des photographies en couleur du fond de l’œil ont révélé la présence d’une dilatation et d’une tortuosité veineuse, la formation de veines moniliformes, un possible épaississement rétinien péripapillaire, un épaississement de la macula, un possible œdème papillaire, un peloton papillaire avasculaire et de petites gouttelettes prérétiniennes. Exception faite des gouttelettes prérétiniennes (considérées comme étant un artefact lié à l’injection), ces observations ont été associées à l’inflammation observée et avaient tendance à être dose-dépendantes. La fonction rétinienne, évaluée par ERG, n’a pas été affectée. Des anticorps sériques anti-ranibizumab ont été décelés chez 15 des 28 animaux traités par cet agent. |
Espèce/ Souche | Nbre/Sexe/Groupe | Voie d’administration | Doses nominales (mg/œil) | Durée de l’étude | Schéma posologique | Observations |
|---|---|---|---|---|---|---|
| Macaque de Buffon | 4/M 4/F | Intravitréenne (bilatérale) | 0,25/0,5/2,0/2,0 ou 0,25/2,0/2,0 ou 0,5/2,0/2,0 | Doses pendant 9 semaines/ récupération pendant 7 semaines | Injections intravitréennes les jours 1, 15, 29, et 57; ou les jours 1, 29, et 57 | Absence d’effet (non oculaire) systémique lié au matériel testé. Observations oculaires : Inflammation transitoire de la chambre antérieure, particulièrement intense après la première injection. Les injections subséquentes, administrées à la même dose, à une dose deux fois plus élevée ou à 2 semaines d’intervalle ont entraîné une inflammation de moindre ampleur. L’administration d’une dose quatre fois supérieure à la précédente ou 4 semaines après la dose antérieure n’a pas atténué la réaction inflammatoire. L’administration d’une corticothérapie générale ou topique avant et après le traitement ne l’a pas atténuée non plus. Hausse de la pression intraoculaire, très probablement due à l’augmentation du volume intraoculaire liée à l’injection. Modifications du segment postérieur de l’œil : Hémorragies focales ou multifocales aiguës, avec ou sans centres blancs dans les veinules de la rétine périphérique éloignée, à la suite de l’administration de la première dose; ces dernières se sont résorbées en l’espace d’une semaine et ont diminué ou ne sont pas réapparues lors des traitements subséquents. Engainement plus important par suite de l’administration de doses répétées de 2,0 mg/œil. Présence d’infiltrats dans diverses structures oculaires chez tous les groupes. L’administration d’une corticothérapie générale ou topique avant et après le traitement n’a pas atténué la réaction inflammatoire. Anticorps sériques anti-ranibizumab en concentrations faible ou modérée chez 11 des 24 animaux. |
Études sur la tolérance locale
| Espèce/ Souche | Nbre/Sexe/ Groupe | Voie d’administration | Doses nominales (mg/œil) | Schéma posologique | Observations |
Lapin Hra (NZW) exempt de micro-organismes pathogènes spécifiques | 9/M | Injection intravitréenne unilatérale (œil gauche) | 2,0 (œil droit : excipient) | Dose unique (nécropsie 1, 3 et 7 jours après l’administration de la dose) | Absence de signe d’inflammation active, comme la présence de reflet ou de cellules inflammatoires dans le segment antérieur. Présence, 1 jour après l’administration de la dose, de corps flottants du vitré dans 1 des 9 yeux traités par le ranibizumab et inflammation de l’iris dans 1 des 9 yeux traités par le ranibizumab. Diminution de la pression intraoculaire dans 4 des 9 yeux traités par le ranibizumab, laquelle peut avoir été associée à une cyclite bénigne transitoire. Modifications microscopiques se limitant à une inflammation subaiguë du vitré, visible sous forme d’infiltration de neutrophiles et de mononucléaires dans le vitré adjacent à la rétine, au corps ciliaire ou à l’iris, mais n’incluant pas ces structures. Légère hausse de la gravité entre le Jour 2 et le Jour 8. |
Lapin Hra (NZW) exempt de microorganismes pathogènes spécifiques | 9/M | Injection intravitréenne unilatérale (œil gauche) | 2,5 (œil droit : Lot M4-TOX8 œil gauche : Lot M4- TOX14) | Dose unique (nécropsie 1, 3 et 7 jours après l’administration de la dose) | Jour 4 : Présence de corps flottants dans le vitré de 3 des 6 yeux ayant reçu le lot M4-TOX14 de ranibizumab et dans 1 des 6 yeux ayant reçu le lot M4-TOX8. Jour 2 : Poussée inflammatoire du vitré de 1 des 9 yeux ayant reçu le lot M4-TOX8 de ranibizumab. Ces observations sont signe d’une cyclite de faible grade, pouvant avoir été provoquée en partie par l’injection intravitréenne. Les observations microscopiques comprenaient des infiltrats de cellules inflammatoires dans diverses parties du globe oculaire. Dans l’ensemble, les réactions causées par les lots M4-TOX8 et M4-TOX14 étaient très semblables, seuls le temps d’absorption et la durée des réactions différant légèrement. |
Lapin Hra (NZW) exempt de microorganismes pathogènes spécifiques | 9/M | Injection intravitréenne unilatérale (œil gauche) | 2,0 (œil droit : Lot M4- TOX14 œil gauche : Lot M4- TOX61) | Dose unique (nécropsie 1, 3 et 7 jours après l’administration de la dose) | Le lendemain de l’administration de la dose : Poussée inflammatoire transitoire de l’iris et du vitré associée à l’injection intravitréenne. Jours 2 et 4 : Faible pression intraoculaire chez certains des animaux ayant reçu du ranibizumab provenant des lots M4-TOX14 ou Lot M3-TOX61. Jours 2, 4 et 8, respectivement : Présence de corps flottants dans le vitré de 1 des 9, 2 des 6 et 1 des 3 yeux ayant reçu le lot M4-TOX14, respectivement. Jours 2 et 8, respectivement : Poussée inflammatoire du vitré de 2 des 9 et de 1 des 3 yeux ayant reçu le lot M4-TOX14, respectivement. Ces observations dans le vitré, couplées aux cas de faible pression intraoculaire sont le signe d’une cyclite de faible grade pouvant avoir été provoquée en partie par l’injection intravitréenne. Des infiltrats de cellules inflammatoires ont été observés dans plusieurs régions intraoculaires ainsi que dans la conjonctive/les paupières des yeux ayant reçu le lot M4-TOX14 ou le lot M3-TOX61. Dans d’autres observations concernant le lot M4-TOX14, la composition cellulaire des infiltrats n’était pas différente entre les deux lots. |
Autres études sur la toxicité
| Type d’étude | Espèce/ Souche | Nbre/Sexe /Groupe | Voie d’administration | Doses nominales (mg/œil) | Durée de l’étude | Schéma posologique | Observations |
| Innocuité d’un traitement combiné ranibizumab +TPD sous vertéporfine IV à la suite d’une NVC induite au laser | Macaque de Buffon | 2-7/ M et F | Intravitréenne (unilatérale, excipient dans l’œil controlatéral) | 0,5→2,0 mg/œil (vertéporfine : 6 mg/m2) | 42-63 jours | Une fois tous les 14 jours; avant, pendant ou après la TPD | Quel que soit le schéma posologique utilisé, le traitement combiné ranibizumab+TPD, dans des yeux normaux ou des yeux présentant une NVC provoquée par le laser, n’a pas modifié la réaction inflammatoire induite par le ranibizumab. Des anticorps anti-médicaments ont été décelés dans le sérum de 2 animaux sur 21, mais non dans leur vitré. |
| Réactivité tissulaire croisée | Être humain | — | In vitro | 0,01, 0,025 ou 0,4 mg/mL rhuMAb VEGF (anticorps pleine longueur homologue ranibizumab) | — | — | Aucune liaison du rhuMAb VEGF à un antigène cible spécifique ni réactivité croisée n’a été observée dans aucun des tissus humains normaux examinés. |
| Potentiel hémolytique/Compatibilité avec le sang et le liquide du vitré | Être humain; Macaque de Buffon | — | In vitro | 0, 2,5, 7,5, ou 20 mg/mL (concentration finale) | — | — | Le ranibizumab n’a pas causé d’hémolyse des érythrocytes humains et s’est révélé compatible avec le sérum et le plasma du macaque de Buffon et de l’être humain, ainsi qu’avec le liquide du vitré humain. La faible réaction hémolytique positive observée avec l’excipient du ranibizumab et avec des échantillons d’un premier mais non d’un second macaque donneur n’a pas été considérée comme ayant été causée par la composante protéique du ranibizumab. Il est possible que les globules rouges de l’animal ayant eu une faible réaction positive fussent atypiquement sensibles à l’excipient du ranibizumab dans cet essai. |
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. PrLucentisMD (10 mg/mL (2,3 mg/0,23 mL/fiole), solution stérile pour injection intravitréenne ), No de contrôle de la présentation : 263995, Monographie de produit, Novartis Pharmaceuticals Canada Inc., 28 septembre 2022